


Monographie de produit - Nutropin Aq Nuspin 10
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
| Sous-cutanée | Solution; dispositif NuSpin® pour injection avec cartouche préremplie de 5 mg/2 mL, 10 mg/2 mL ou 20 mg/2 mL | Aucun Pour obtenir la liste complète des ingrédients non médicinaux, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. |
DESCRIPTION
La somatotrophine recombinante est une protéine à chaîne unique formée de 191 acides aminés, y compris quatre résidus de cystéine sous forme de ponts disulfures. La somatotrophine recombinante est synthétisée dans une souche de laboratoire précise de E. coli (qui a été modifiée par l’ajout d’un plasmide codant pour la hGH) à partir d’un précurseur consistant en la molécule de rhGH précédée du signal de sécrétion provenant d’une protéine de E. coli. Ce précurseur est ensuite clivé dans la membrane plasmique de la cellule. La protéine native est sécrétée dans le périplasme où elle est enroulée comme il se doit. Les structures primaire et secondaire de la somatotrophine recombinante sont identiques à celles de la somatotrophine humaine d’origine hypophysaire.
INDICATIONS ET USAGE CLINIQUE
Enfants
NUTROPIN AQ (somatotrophine injectable) est indiqué dans :
- le traitement de longue durée des enfants qui accusent un retard statural à cause d’un déficit en hormone de croissance;
- le traitement des enfants qui ont un retard de croissance associé à une insuffisance rénale chronique jusqu’au moment de la transplantation. L’administration de NUTROPIN AQ doit s’accompagner d’un traitement optimal pour l’insuffisance rénale chronique;
- le traitement de longue durée du retard statural associé au syndrome de Turner.
Adultes
NUTROPIN AQ est indiqué dans :
le traitement substitutif chez les adultes accusant un déficit en hormone de croissance qui répondent aux critères suivants :
- 1. Diagnostic biochimique de déficit somatotrope de l’adulte déterminé par une réponse en dessous de la normale à un test standard de stimulation de l’hormone de croissance (pic ≤ 5 µg/L); et
- 2. Déficit acquis à l’âge adulte : les patients doivent avoir un déficit somatotrope, seul ou accompagné d’autres déficits hormonaux (hypopituitarisme), secondaire à une pathologie hypophysaire ou hypothalamique, à une intervention chirurgicale, à une radiothérapie ou à un traumatisme; ou
- 3. Déficit acquis durant l’enfance : les patients dont le déficit somatotrope a été diagnostiqué à l’enfance doivent être réévalués et leur déficit en hormone de croissance confirmé à l’âge adulte, avant que le traitement substitutif ne soit instauré.
CONTRE-INDICATIONS
- NUTROPIN AQ (somatotrophine injectable) est contre-indiqué chez les patients qui ont une hypersensibilité à la somatotrophine ou à tout ingrédient de la préparation. Pour la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- L’administration de somatotrophine ne doit pas être instaurée pour traiter les patients qui ont une maladie aiguë très grave à la suite de complications d’une intervention chirurgicale abdominale ou à cœur ouvert ou de traumatismes accidentels multiples, ni les patients qui ont une insuffisance respiratoire aiguë. Des études cliniques ont montré que de fortes doses de somatotrophine étaient associées à une hausse marquée de la morbidité et de la mortalité dans de tels cas (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités).
- La somatotrophine ne doit pas être utilisée pour stimuler la croissance chez les enfants dont les cartilages épiphysaires sont soudés. Ces hormones n’agissent pas sur la croissance dans les zones de la plaque épiphysaire des os longs. Le traitement des troubles pédiatriques de la croissance par la somatotrophine doit être interrompu à l’atteinte d’une taille adulte satisfaisante ou de la fermeture des cartilages épiphysaires (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur).
- Tout signe de néoplasie évolutive commande de cesser ou d’éviter l’administration de somatotrophine. Il faut mettre fin au traitement antitumoral avant que la prise de somatotrophine ne commence. Tout signe de récurrence de la croissance tumorale nécessite l’arrêt de l’administration de somatotrophine (voir MISES EN GARDE ET PRÉCAUTIONS : Carcinogenèse et mutagenèse).
- La tumeur intracrânienne doit être inactive, le traitement anticancéreux doit être terminé et la rémission, confirmée, avant l’administration de somatotrophine. Procéder à des examens fréquents afin de détecter toute progression ou récurrence de l’affection sous-jacente (voir MISES EN GARDE ET PRÉCAUTIONS : Carcinogenèse et mutagenèse).
- Ne pas administrer de somatotrophine en présence de rétinopathie diabétique proliférante ou de rétinopathie diabétique non proliférante grave.
- La somatotrophine est contre-indiquée dans le traitement de longue durée des patients atteints du syndrome de Prader-Willi qui accusent une obésité morbide, qui ont des antécédents d’obstruction des voies respiratoires supérieures ou d’apnée du sommeil, ou qui ont une insuffisance respiratoire grave. Des morts subites ont été signalées lorsque la somatotrophine a été administrée à de tels patients. NUTROPIN AQ n’est pas indiqué dans le traitement des enfants dont la croissance est déficitaire des suites d’un syndrome de Prader-Willi génétiquement confirmé (voir MISES EN GARDE ET PRÉCAUTIONS).
MISES EN GARDE ET PRÉCAUTIONS
- Le traitement par somatotrophine doit être dirigé par des médecins expérimentés dans le diagnostic et la prise en charge des enfants atteints d’un déficit en hormone de croissance, du syndrome de Turner ou d’insuffisance rénale chronique, ou encore, des adultes présentant un déficit en hormone de croissance acquis à l’âge adulte ou durant l’enfance (voir INDICATIONS ET USAGE CLINIQUE).
- Tout passage d’une marque d’hormone de croissance à une autre doit être effectué avec prudence, sous surveillance médicale.
- Des rapports de mortalité ont été émis après l’instauration d’un traitement par somatotrophine à des patients atteints du syndrome de Prader-Willi présentant au moins un des facteurs de risque suivants : obésité morbide, antécédents d’obstruction des voies respiratoires supérieures ou d’apnée du sommeil ou infection respiratoire indéterminée (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS : Maladies congénitales).
Généralités
- Une hausse significative de la mortalité a été signalée parmi les patients traités par la somatotrophine dans un état critique (aux soins intensifs) par suite de complications d’une intervention chirurgicale abdominale ou à cœur ouvert, ou de traumatismes accidentels multiples, ou encore, présentant une insuffisance respiratoire aiguë, comparativement aux patients sous placebo (voir CONTRE-INDICATIONS et RÉACTIONS INDÉSIRABLES).
- On recommande de surveiller régulièrement les concentrations d’IGF-I (insulin-like growth factor-I) (voir POSOLOGIE ET ADMINISTRATION).
L’administration de glucocorticoïdes risque d’inhiber la réponse à la somatotrophine (voir
MISES EN GARDE ET PRÉCAUTIONS : Interactions médicamenteuses et INTERACTIONS MÉDICAMENTEUSES).
Il est nécessaire de donner des directives sur l’usage approprié (voir PARTIE III :
RENSEIGNEMENTS POUR LE CONSOMMATEUR, UTILISATION APPROPRIÉE DE CE MÉDICAMENT, RENSEIGNEMENTS AU PARENT OU AU PATIENT).
Varier le point d’injection afin de réduire au minimum le risque de lipoatrophie (voir
POSOLOGIE ET ADMINISTRATION).
- Afin d’éviter la transmission de maladies, ne pas employer les cartouches pour plus d’une personne.
- Les patients recevant un traitement par la somatotrophine doivent être informés des bienfaits potentiels et des risques associés au traitement. Indiquer aux patients de communiquer avec leur médecin s’ils éprouvent des effets secondaires ou un malaise pendant leur traitement par la somatotrophine (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR).
Carcinogenèse et mutagenèse
Aucune étude sur le potentiel cancérogène et mutagène n’a été menée avec NUTROPIN AQ. Le médecin traitant doit rapporter à la Direction générale des produits de santé et des aliments (DGPSA) tout cas de néoplasie.
Une surveillance attentive de toute transformation maligne des lésions cutanées s’impose.
En présence de tumeurs ou d’un déficit en hormone somatotrope secondaire à une lésion intracrânienne, procéder à des examens réguliers dans le but de détecter toute progression ou récurrence de l’affection sous-jacente (voir CONTRE-INDICATIONS). Chez l’enfant, les publications médicales n’ont révélé aucune relation entre l’hormonothérapie substitutive par la somatotrophine et la récurrence de tumeurs du système nerveux central (SNC) ou la survenue de nouvelles tumeurs extra-crâniennes. Chez l’adulte, on ignore s’il existe un lien entre l’hormonothérapie substitutive par la somatotrophine et la récurrence de tumeurs du SNC (voir MISES EN GARDE ET PRÉCAUTIONS : Système nerveux).
Tumeur secondaire après un cancer durant l’enfance
Chez les personnes ayant survécu à un cancer durant l’enfance, un risque accru de deuxième tumeur (bénigne et maligne) a été signalé parmi les patients traités par somatotrophine après leur première tumeur. Les tumeurs intracrâniennes, surtout les méningiomes traités pour la première fois par radiothérapie à la tête, étaient les tumeurs les plus fréquentes la deuxième fois. Cependant, aucun risque accru de récurrence d’un cancer primaire n’a été signalé chez les patients traités par somatotrophine.
Maladies congénitales
Syndrome de Prader-Willi
On a signalé des cas d’apnée du sommeil et de décès après l’instauration d’un traitement par somatotrophine chez des enfants atteints du syndrome de Prader-Willi qui présentaient au moins un des facteurs de risque suivants : obésité morbide, antécédents d’obstruction des voies aériennes supérieures ou apnée du sommeil, ou infection respiratoire indéterminée (p. ex. préalablement non diagnostiquée ou paucisymptomatique). Un ou plus de ces facteurs de risque exposeraient davantage les sujets de sexe masculin que les sujets de sexe féminin.
Avant d’instaurer le traitement par la somatotrophine, les patients atteints d’un syndrome de Prader-Willi doivent faire l’objet d’une évaluation pour déceler la présence de signes d’obstruction des voies aériennes supérieures et d’apnée du sommeil. Si, pendant le traitement par la somatotrophine, des signes d’obstruction des voies respiratoires supérieures (y compris apparition ou augmentation du ronflement) ou d’apnée du sommeil se manifestent, on mettra fin à l’hormonothérapie afin de passer au traitement indiqué.
Tout patient sous somatotrophine qui est atteint du syndrome de Prader-Willi doit également suivre un programme efficace de gestion pondérale et faire l’objet d’une surveillance des signes d’infection respiratoire, celle-ci devant être diagnostiquée le plus rapidement possible et traitée de façon énergique (voir CONTRE-INDICATIONS).
Syndrome de Turner
Comme les patientes atteintes du syndrome de Turner courent un risque accru de contracter une hypertension intracrânienne, une évaluation des signes et des symptômes d’hypertension intracrânienne en vue d’un traitement énergique doit être effectuée avant de commencer l’administration de la somatotrophine (voir MISES EN GARDE ET PRÉCAUTIONS : Système nerveux).
En présence de syndrome de Turner, veiller à détecter toute otite moyenne ou autre trouble auriculaire, avant et pendant l’hormonothérapie, car ces patientes courent un risque accru de trouble de l’oreille ou de l’ouïe (voir RÉACTIONS INDÉSIRABLES). En présence d’otite ou de trouble de l’ouïe, instaurer le traitement indiqué.
Les patientes atteintes du syndrome de Turner sont à risque de maladies cardiovasculaires (p. ex. accident vasculaire cérébral (AVC), anévrisme de l’aorte, hypertension), et une surveillance étroite de ces troubles médicaux s’impose avant et pendant le traitement par la somatotrophine.
Le syndrome de Turner s’accompagne d’un risque accru inhérent de maladie thyroïdienne auto-immune. De ce fait, des épreuves régulières de la fonction thyroïdienne s’imposent, de façon à passer au traitement indiqué (voir MISES EN GARDE ET PRÉCAUTIONS : Système endocrinien et métabolisme).
Les anomalies squelettiques, notamment la scoliose, s’observent couramment chez les patientes atteintes de syndrome de Turner non traité (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur).
Dépendance ou tolérance
La somatotrophine n’est pas un médicament sujet à la dépendance.
Aucune donnée n’indique la survenue d’une tolérance à la somatotrophine qui nécessiterait une augmentation de la dose avec le temps.
Système endocrinien et métabolisme
Intolérance au glucose et diabète sucré
Comme NUTROPIN peut provoquer un état d’insulinorésistance, il faut surveiller la survenue possible d’une intolérance au glucose.
Chez les patients atteints de diabète sucré, la dose d’insuline pourrait devoir être ajustée lors de l’instauration du traitement par la somatotrophine. Étant donné que la somatotrophine peut réduire la sensibilité à l’insuline, en particulier chez les personnes obèses, il y a lieu de surveiller chez les patients la présence de signes d’intolérance au glucose. Les patients atteints de diabète ou d’intolérance au glucose doivent faire l’objet d’une surveillance étroite pendant le traitement par la somatotrophine, vu le besoin éventuel d’un ajustement du traitement antidiabétique (voir MISES EN GARDE ET PRÉCAUTIONS : Surveillance et épreuves de laboratoire).
Étant donné que le traitement par la somatotrophine risque de réduire la sensibilité à l’insuline, surtout si de fortes doses sont administrées à un sujet prédisposé, une intolérance au glucose ou un diabète déclaré est susceptible de se manifester pendant une telle hormonothérapie. D’ailleurs, un nouveau diabète de type 2 a été signalé chez des patients prenant la somatotrophine. C’est pourquoi la surveillance périodique de la glycémie est nécessaire pour tous les patients traités par la somatotrophine, surtout en présence de facteurs de risque de diabète, tels que l’obésité (y compris les patients obèses atteints du syndrome de Prader-Willi), le syndrome de Turner ou des antécédents familiaux de diabète sucré.
Le traitement par la somatotrophine chez des sujets présentant un déficit somatotrope acquis à l’âge adulte a entraîné une augmentation de la valeur médiane de l’insulinémie à jeun chez le groupe recevant la dose de 0,0125 mg/kg/jour, qui est passée de 9,0 µU/mL avant le début du traitement à 13,0 µU/mL au 12e mois. Le taux médian est retourné à la valeur préthérapeutique après une période d’épuration de trois semaines suivant le traitement. Dans le groupe placebo, cette valeur n’avait pas changé à 12 mois (8,0 µU/mL), mais elle était de 9,0 µU/mL après les trois semaines d’épuration. La différence entre les groupes de traitement pour ce qui est de la variation, du départ au mois 12, était significative (p < 0,0001). Chez les sujets ayant acquis un déficit somatotrope durant l’enfance, les valeurs médianes de l’insulinémie à jeun étaient les suivantes au départ et à 12 mois respectivement : 11,0 µU/mL et 20,0 µU/mL dans le groupe traité par 0,025 mg/kg/jour; 8,5 µU/mL et 11,0 µU/mL dans le groupe traité par 0,0125 mg/kg/jour; 7,0 µU/mL et 8,0 µU/mL dans le groupe placebo. La différence entre les groupes était significative (p = 0,0007).
On n’a pas relevé de différence significative entre les trois groupes quant au changement du taux d’HbA1C à 12 mois (p = 0,08) dans les cas de déficit somatotrope acquis à l’âge adulte, tandis que la différence était significative dans les cas de déficit acquis durant l’enfance; le taux d’HbA1C est passé de 5,2 à 5,5 % dans le groupe NUTROPIN recevant 0,025 mg/kg/jour, est demeuré à 5,1 % dans le groupe NUTROPIN recevant 0,0125 mg/kg/jour et n’a pas varié (5,3 %) dans le groupe placebo. La différence entre les groupes était significative (p = 0,009).
Hypopituitarisme
Dans les cas d’hypopituitarisme (déficits hormonaux multiples), l’hormonothérapie substitutive standard doit être surveillée étroitement si un traitement par somatotrophine est administré.
Hypothyroïdie
L’hypothyroïdie est susceptible de survenir pendant le traitement par la somatotrophine. Cette dernière modifie le métabolisme des hormones thyroïdiennes en augmentant la conversion extrathyroïdienne de la thyroxine (T4) en triiodothyronine (T3). Une telle baisse de l’effet de la T4 est en mesure de révéler les débuts d’une hypothyroïdie secondaire, en présence d’hypopituitarisme.
Il y a lieu d’évaluer la fonction thyroïdienne avant le début du traitement par la somatotrophine, puis régulièrement pendant le traitement, non moins souvent que sur une base annuelle (voir MISES EN GARDE ET PRÉCAUTIONS : Surveillance et épreuves de laboratoire). Si l’hypothyroïdie est diagnostiquée pendant la prise de la somatotrophine, elle doit être corrigée, étant donné que l’hypothyroïdie non traitée altère la réponse à cette hormonothérapie.
Système immunitaire
Comme à l’emploi de toute autre protéine, des réactions allergiques locales ou générales peuvent survenir. Les parents ou les patients doivent être avertis de la possibilité de telles réactions et de la nécessité de consulter promptement un médecin dans ce cas.
Réactions allergiques localisées
Pendant les traitements par la somatotrophine, une rougeur, une enflure, une douleur, une inflammation ou des démangeaisons risquent de survenir au point d’injection (voir RÉACTIONS INDÉSIRABLES). La plupart de ces réactions mineures disparaissent habituellement en quelques jours ou en quelques semaines. Elles surviennent parfois en cas d’une erreur dans l’injection (présence d’irritants dans les produits nettoyant la peau ou technique d’injection imparfaite) ou si le patient est allergique à la somatotrophine ou à un des excipients (voir CONTRE-INDICATIONS).
Rarement, l’administration sous-cutanée de somatotrophine peut entraîner une lipoatrophie (creux dans la peau) ou une lipohypertrophie (enflure ou épaississement du tissu). Les patients doivent être avisés de consulter leur médecin s’ils remarquent de tels phénomènes.
La rotation continuelle du point d’injection dans chaque siège déterminé aiderait à réduire de telles réactions, voire à les prévenir. Il peut arriver, quoique rarement, que l’arrêt du traitement par la somatotrophine soit nécessaire à cause de réactions au point d’injection.
Réactions allergiques généralisées
Les réactions allergiques généralisées sont rarement survenues pendant le traitement par la somatotrophine (voir RÉACTIONS INDÉSIRABLES). Ces réactions se caractérisent notamment par une éruption cutanée généralisée (avec prurit), de l’essoufflement, une respiration sifflante, un œdème de Quincke et une chute de la tension artérielle (voir RÉACTIONS INDÉSIRABLES). Dans les cas graves d’allergie généralisée, dont les réactions anaphylactiques, le pronostic vital est menacé (voir CONTRE-INDICATIONS).
Dans les cas graves de réaction allergique ou d’hypersensibilité, arrêter immédiatement le traitement par la somatotrophine et instaurer le traitement approprié, conformément aux lignes directrices générales.
Production d’anticorps
À l’instar de toutes les protéines thérapeutiques, il existe un risque qu’un faible pourcentage de patients fabrique des anticorps pendant le traitement par somatotrophine. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité pour les anticorps (y compris les anticorps neutralisants) dans un dosage peut être influencée par plusieurs facteurs, notamment la méthodologie du dosage, la manipulation de l’échantillon, le moment de la collecte de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence d’anticorps dirigés contre la somatotrophine à celle d’anticorps dirigés contres d’autres produits peut être trompeuse. Dans le cas de l’hormone de croissance, les anticorps ayant des capacités de liaison inférieure à 2 mg/L n’ont pas été associés à une atténuation de la croissance. Chez un très petit nombre de patients traités par la somatotrophine, lorsque la capacité de liaison était supérieure à 2 mg/L, on a observé une interférence avec la réponse de la croissance.
Des études de la fonction rénale et de la fonction immunitaire ont été menées chez un groupe de patients atteints d’insuffisance rénale chronique après environ un an de traitement par l’hormone de croissance afin de déceler des effets indésirables potentiels d'anticorps dirigés contre l'hormone de croissance. Les tests comprenaient des mesures des fractions Clq, C3 et C4, du facteur rhumatoïde, de la créatinine, de la clairance de la créatinine et de l’azote uréique sanguin. Aucun effet indésirable des anticorps dirigés contre l’hormone de croissance n’a été relevé.
Dans les études cliniques menées auprès de patients traités par NUTROPIN (somatotrophine injectable) en poudre lyophilisée pour la première fois, aucun des 107 patients présentant un déficit en hormone de croissance et aucun des 125 patients atteints d’insuffisance rénale chronique qui ont été testés ne présentait d’anticorps ayant une capacité de liaison supérieure ou égale à 2 mg/L à six mois.
Dans une étude clinique menée auprès de patients n'ayant jamais été traités auparavant et ayant reçu NUTROPIN AQ (somatotrophine injectable), aucun des 60 patients présentant un déficit en hormone de croissance, chez qui on a surveillé la formation d'anticorps pendant les 15 mois du traitement, n’a présenté d’anticorps ayant une capacité de liaison supérieure à 2 mg/L.
En plus d’une évaluation de l'observance du programme thérapeutique et de l'état de la thyroïde, le dépistage des anticorps dirigés contre l’hormone de croissance humaine doit être effectué chez tout patient qui ne répond pas au traitement.
Les patients chez lesquels une réaction allergique à d’autres hormones de croissance a été détectée risquent de présenter une réaction allergique à NUTROPIN. S’il détecte un ralentissement de la croissance ne pouvant être attribué à une autre cause, le médecin devrait envisager le dépistage d’anticorps dirigés contre l’hormone de croissance.
Appareil locomoteur
Il y a lieu de réévaluer les sujets présentant une ossification des cartilages de conjugaison qui ont été soumis à une hormonothérapie à base de somatotrophine durant leur enfance, en fonction des critères mentionnés sous INDICATIONS ET USAGE CLINIQUE, avant de poursuivre le traitement à la dose réduite recommandée pour les adultes qui accusent un déficit en hormone de croissance.
Insuffisance rénale chronique chez l’enfant
Il faut examiner régulièrement les sujets qui ont un retard statural secondaire à une insuffisance rénale chronique pour déceler les signes de progression de l’ostéodystrophie rénale. L’épiphysiolyse ou la nécrose avasculaire de la tête du fémur est possible chez les enfants qui sont à un stade avancé d’ostéodystrophie rénale, et on ignore l’impact de la somatotrophine sur ces problèmes. Il y a lieu de procéder à une radiographie des hanches avant d’instaurer le traitement chez les enfants atteints d’insuffisance rénale chronique. Une nécrose avasculaire, une épiphysiolyse de la tête du fémur et une ostéodystrophie rénale doivent être recherchées régulièrement, au moyen de sériographies et d’épreuves de biochimie clinique pertinentes, chez les enfants atteints d’insuffisance rénale chronique qui reçoivent la somatotrophine. Au moment d’une transplantation rénale, arrêter le traitement par la somatotrophine.
Épiphysiolyse de la tête du fémur chez l’enfant
L’épiphysiolyse de la tête du fémur peut se manifester plus souvent chez les patients qui croissent rapidement ou ont un trouble endocrinien, notamment en cas de déficit en hormone de croissance. Les médecins et les parents doivent surveiller l’apparition de signes de boitement ou de douleurs à la hanche ou au genou chez les patients présentant un retard statural et atteints d’insuffisance rénale chronique, qui reçoivent la somatotrophine. Tout enfant qui commence à boiter ou qui se plaint d’une douleur à la hanche ou au genou pendant la prise de somatotrophine doit être évalué.
Otite moyenne et troubles cardiovasculaires en présence de syndrome de Turner
Chez les patientes atteintes du syndrome de Turner, il faut rechercher avec soin la présence d’une otite moyenne et d’autres troubles auriculaires. Lors d’un essai randomisé et contrôlé, on a constaté une augmentation statistiquement significative des taux d’otite moyenne (43 % contre 26 %) et de troubles auriculaires (18 % contre 5 %) chez les sujets recevant la somatotrophine par rapport aux sujets non traités. Il y a aussi lieu de surveiller de près l’apparition de troubles cardiovasculaires (p. ex. AVC, anévrisme de l’aorte, hypertension) chez les patientes atteintes du syndrome de Turner parce qu'elles risquent également d’être atteintes de ces affections.
Scoliose préexistante chez l’enfant
Une scoliose existante peut évoluer chez les enfants qui affichent une croissance rapide. Comme la somatotrophine accélère la croissance, il convient de surveiller la progression de la scoliose chez les sujets ayant des antécédents de scoliose qui reçoivent la somatotrophine. La somatotrophine ne semble pas augmenter l’incidence de scoliose.
Rétention liquidienne
Une turgescence tissulaire accrue (enflure non œdémateuse, surtout aux mains et aux pieds) et une gêne musculosquelettique (douleur, enflure ou raideur) risquent de survenir lors du traitement par somatotrophine (voir RÉACTIONS INDÉSIRABLES). Ces symptômes disparaissent parfois spontanément, à l’aide d’analgésiques ou après une diminution de la posologie (voir POSOLOGIE ET ADMINISTRATION).
Syndrome du canal carpien
Un syndrome du canal carpien risque de survenir pendant le traitement par la somatotrophine (voir RÉACTIONS INDÉSIRABLES). Si les symptômes de syndrome du canal carpien ne disparaissent pas après une diminution de la dose de la somatotrophine, envisager l’arrêt du traitement en vue de le reprendre à une dose plus faible.
Système nerveux
Il faut examiner fréquemment les personnes qui ont des antécédents de lésions intracrâniennes pour vérifier s’il y a évolution ou réapparition de la lésion.
Une hypertension intracrânienne, accompagnée d’œdème papillaire, de troubles visuels, de céphalées et de nausées ou vomissements, a été signalée chez un faible nombre de patients recevant un dérivé de la somatotrophine. Les symptômes sont généralement survenus au cours des huit premières semaines de traitement. Dans tous les cas, les signes et les symptômes associés à l’hypertension intracrânienne se sont résolus après la fin du traitement ou après une réduction de la dose de somatotrophine.
L’examen du fond de l’œil est recommandé au début du traitement et périodiquement durant le traitement par la somatotrophine. Une hypertension intracrânienne est peut-être plus susceptible d’apparaître en présence d’un syndrome de Turner ou d’une insuffisance rénale chronique.
Pancréatite
Les enfants traités par la somatotrophine courraient un risque accru de présenter une pancréatite comparativement aux adultes traités par la somatotrophine. Bien que rare, la pancréatite doit être envisagée chez les enfants traités par la somatotrophine qui présentent des douleurs abdominales (voir RÉACTIONS INDÉSIRABLES).
Insuffisances rénale, hépatique, biliaire ou pancréatique
Aucune étude n’a été menée sur la somatotrophine en présence d’insuffisance hépatique, biliaire ou pancréatique.
La clairance de la somatotrophine a tendance à être réduite en présence d’insuffisance rénale chronique, par rapport à une fonction rénale normale (voir POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique, Insuffisance rénale chronique).
Études sur la reproduction
Aucune étude adéquate ni bien contrôlée n’a été menée sur la reproduction à l’emploi de traitements par somatotrophine (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Femmes enceintes).
Interactions médicamenteuses
On recommande une surveillance étroite et soigneuse si des composés de somatotrophine sont administrés avec des composés métabolisés par les enzymes hépatiques du CYP450 ou CYP3A4 (p. ex. corticostéroïdes, stéroïdes sexuels, anticonvulsivants, cyclosporine et autres) (voir INTERACTIONS MÉDICAMENTEUSES : Médicaments métabolisés par le cytochrome P450 [CYP450]).
L’administration concomitante de glucocorticoïdes est susceptible d’inhiber l’effet stimulateur de la croissance entraîné par NUTROPIN AQ (voir INTERACTIONS MÉDICAMENTEUSES : Glucocorticothérapie). Les enfants ayant un déficit en hormone de croissance concomitant à un déficit en ACTH ont besoin que l’on ajuste soigneusement la posologie de leur glucocorticothérapie substitutive afin d’éviter un effet inhibiteur sur la croissance.
Il y lieu de conseiller au patient prenant d’autres médicaments en plus de NUTROPIN AQ de consulter son médecin.
Populations particulières
Femmes enceintes : aucune étude adéquate ni bien contrôlée n’a été menée chez des femmes enceintes. On ignore d’ailleurs si la somatotrophine peut porter atteinte au fœtus lorsqu’elle est administrée à une femme enceinte ou si elle peut altérer la capacité de reproduction. La somatotrophine ne doit donc être administrée à une femme enceinte que dans les cas vraiment indiqués et sous surveillance médicale.
Il y lieu de conseiller aux patientes enceintes ou envisageant de le devenir de consulter leur médecin.
Femmes qui allaitent : on ne sait pas si la somatotrophine passe dans le lait humain. Aucune étude adéquate ni bien contrôlée n’a été menée pendant l’allaitement. Donc, l’administration de somatotrophine à une femme qui allaite commande la prudence. Or, compte tenu de son poids moléculaire élevé, il est peu probable qu’elle passe dans le lait humain sous sa forme intacte. Il est également improbable qu’une protéine traverse le tube digestif du nourrisson sous forme intacte. Néanmoins, le passage des produits de dégradation du médicament dans le lait humain n’a pas fait l’objet d’étude. Comme de nombreux médicaments passent dans le lait humain, la prudence s’impose si la somatotrophine est administrée à une femme qui allaite.
Personnes âgées (> 65 ans) : les études cliniques sur NUTROPIN AQ ne comprenaient pas suffisamment de sujets âgés pour pouvoir déterminer s’ils répondent différemment des sujets plus jeunes. D’après les rapports d’expérience clinique, rien n’indique que la réponse des personnes âgées diffère de celle des personnes plus jeunes. En règle générale, il faut choisir la dose minutieusement, en amorçant le traitement à la limite inférieure de la gamme posologique, à cause de la fréquence accrue de dysfonction hépatique, rénale ou cardiaque, de comorbidité ou de polypharmacie chez les patients âgés. L’expérience sur le traitement de longue durée chez l’adulte est limitée.
Les personnes âgées seraient davantage sujettes à des réactions indésirables.
Patients adultes : les patients dont les cartilages épiphysaires sont soudés et qui avaient reçu une hormonothérapie substitutive par l’hormone de croissance à l’enfance, devraient être réexaminés d’après les critères énoncés dans INDICATIONS ET USAGE CLINIQUE avant que ne se poursuive l’hormonothérapie substitutive à la dose réduite indiquée pour les adultes ayant un déficit en hormone de croissance.
L’expérience des essais cliniques comportant un traitement prolongé par l’hormone de croissance chez l’adulte est limitée. Des effets indésirables comme l’œdème périphérique, la myalgie et l’arthralgie ont été signalés lors d’études suivant la commercialisation (voir RÉACTIONS INDÉSIRABLES).
Par ailleurs, l’examen des données des essais cliniques et des données obtenues après la commercialisation auprès de patients traités par l’hormone de croissance a révélé que le syndrome du canal carpien survenait plus fréquemment chez les patients âgés de plus de 40 ans; or, dans plus de la moitié de ces cas, la dose maximale recommandée avait été dépassée. Le plus souvent, le syndrome s’est résorbé après une baisse de la posologie, une interruption du traitement, l’arrêt définitif du traitement, ou de façon spontanée. Ne jamais dépasser la dose maximale recommandée.
L’obésité favorise l’apparition d’effets indésirables si le schéma posologique est basé sur le poids.
Surveillance et épreuves de laboratoire
Le traitement par la somatotrophine peut augmenter les taux sériques de phosphore inorganique, de phosphatase alcaline et de parathormone. Une variation des paramètres de la fonction thyroïdienne peut survenir durant le traitement par la somatotrophine chez les enfants accusant un déficit en hormone de croissance endogène. Comme une hypothyroïdie non traitée empêche la réponse optimale à la somatotrophine, les sujets doivent subir régulièrement des épreuves de la fonction thyroïdienne et recevoir un traitement thyroïdien au besoin (voir MISES EN GARDE ET PRÉCAUTIONS : Système endocrinien et métabolisme). Le syndrome de Turner s’accompagne d’un risque accru d’apparition d’une maladie thyroïdienne auto-immune.
Pour des renseignements sur les cas nécessitant une surveillance ou des épreuves de laboratoire, voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Carcinogenèse et mutagenèse, Maladies congénitales, Système endocrinien et métabolisme, Appareil locomoteur et Système nerveux.
Information pour les patients
Les patients qui reçoivent la somatotrophine ou leurs parents doivent être renseignés sur les bienfaits et les risques possibles de ce traitement, y compris les effets secondaires possibles. Si le médecin juge que le traitement à domicile est préférable, il y a lieu d’expliquer comment administrer le médicament et de revoir le feuillet de « Renseignements au parent ou au patient » (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR, UTILISATION APPROPRIÉE DE CE MÉDICAMENT, RENSEIGNEMENTS AU PARENT OU AU PATIENT). Cette information vise à promouvoir l’administration simple et efficace du médicament, non pas à divulguer toutes les manifestations indésirables ou imprévues qui peuvent survenir.
Conseiller aux femmes d’indiquer à leur médecin si elles sont enceintes ou si elles envisagent de le devenir (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR, MISES EN GARDE ET PRÉCAUTIONS).
Si un traitement à domicile est prescrit, le patient devrait disposer d’un contenant résistant à la perforation pour jeter les seringues et les aiguilles utilisées. Il est important de préciser aux patients ou aux parents de ne pas réutiliser les aiguilles et les seringues et de leur expliquer comment s’en débarrasser (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR, UTILISATION APPROPRIÉE DE CE MÉDICAMENT, RENSEIGNEMENTS AU PARENT OU AU PATIENT).
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables du médicament
Les données sur les réactions indésirables sont tirées des essais cliniques et des rapports de cas de pharmacovigilance sur NUTROPIN (somatotrophine).
Réactions indésirables les plus graves ou observées le plus fréquemment
Voici une liste des réactions indésirables les plus gravesa ou observées le plus fréquemmentb pendant le traitement par la somatotrophine :
- a Mort subite d’enfants atteints du syndrome de Prader-Willi, en présence de facteurs de risque comprenant l’obésité morbide, des antécédents d’obstruction des voies aériennes hautes ou d’apnée du sommeil et une infection respiratoire non identifiée (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
- a Tumeurs intracrâniennes, surtout des méningiomes, chez des adolescents ou jeunes adultes traités par radiothérapie de la tête à l’enfance pour une première tumeur, ainsi que par somatotrophine (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
- a Pancréatite (voir MISES EN GARDE ET PRÉCAUTIONS).
- a,b Intolérance au glucose, comme l’intolérance au glucose ou l’hyperglycémie à jeun, de même que le diabète sucré déclaré (voir MISES EN GARDE ET PRÉCAUTIONS).
- a Hypertension intracrânienne (voir MISES EN GARDE ET PRÉCAUTIONS).
- a Rétinopathie diabétique importante (voir CONTRE-INDICATIONS).
a Épiphysiolyse de la tête du fémur chez l’enfant (voir MISES EN GARDE ET
PRÉCAUTIONS).
a Progression d’une scoliose préexistante chez l’enfant (voir MISES EN GARDE ET
PRÉCAUTIONS).
- b Rétention liquidienne manifestée par de l’œdème, de l’arthralgie, de la myalgie et des syndromes de compression nerveuse, notamment le syndrome du canal carpien ou des paresthésies (voir MISES EN GARDE ET PRÉCAUTIONS).
a Révélation d’une hypothyroïdie secondaire latente (voir MISES EN GARDE ET
PRÉCAUTIONS).
- a Réactions au point d’injection ou éruptions cutanées et lipoatrophie (de même que de rares réactions d’hypersensibilité généralisées) (voir MISES EN GARDE ET PRÉCAUTIONS).
Réactions indésirables du médicament observées au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des manifestations indésirables d’un médicament et pour l’approximation des taux.
État critique dans une maladie aiguë : Dans deux essais cliniques contrôlés par placebo regroupant des adultes sans déficit en hormone de croissance (n = 522), une augmentation significative du taux de mortalité a été signalée parmi les patients traités par la somatotrophine qui étaient dans un état critique (aux soins intensifs) par suite de complications d’une intervention chirurgicale abdominale ou à cœur ouvert, ou de traumatismes accidentels multiples, ou présentant une insuffisance respiratoire aiguë (41,9 %), comparativement aux patients qui ont reçu un placebo (19,3 %). Des doses de 5,3 à 8 mg par jour ont été administrées. On n’a pas établi l’innocuité de la poursuite du traitement par la somatotrophine chez les patients qui reçoivent des doses de remplacement pour des indications approuvées en présence de l’un de ces états pathologiques. Par conséquent, il faut mettre en balance les avantages possibles et les risques que comporte la poursuite du traitement par la somatotrophine en présence d’une maladie aiguë très grave (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Une leucémie a été rapportée chez un nombre restreint de patients atteints d’insuffisance somatotrope traités par la somatotrophine. On ne sait pas au juste si ce risque accru est lié à la pathologie de l’insuffisance somatotrope, au traitement par l’hormone de croissance ou à d’autres traitements associés, par exemple la radiothérapie dans le cas de tumeurs intracrâniennes. Les spécialistes ne peuvent conclure à partir des données actuelles que le traitement par l’hormone de croissance est responsable de la leucémie observée. Le risque pour les patients ayant une insuffisance somatotrope, un syndrome de Turner ou une insuffisance rénale chronique, si risque il y a, reste à établir.
Au cours des études dans lesquelles des enfants ont été traités par NUTROPIN, la douleur au point d’injection a été signalée peu fréquemment.
Parmi les réactions indésirables peu fréquentes (< 1 %) signalées chez les enfants durant un traitement par l’hormone de croissance, citons un œdème périphérique bénin transitoire. Chez les adultes, on note une incidence d’œdème ou d’œdème périphérique de 41 % chez les sujets traités et de 25 % chez les sujets recevant le placebo, ainsi qu’une incidence d’arthralgie et d’arthropathie de 27 et 15 % respectivement.
Les autres réactions indésirables qui sont survenues rarement (< 0,1 %) durant un traitement par l’hormone de croissance sont les suivantes : 1) musculo-squelettiques : arthralgies, syndrome du canal carpien; 2) cutanées : augmentation de la dimension des nævi préexistants (on n’a pas observé de cas où le nævus est devenu malin); 3) endocriniennes : gynécomastie et pancréatite.
Réactions indésirables observées après la commercialisation du médicament
Les manifestations indésirables observées après la commercialisation sont semblables à celles relevées dans les essais cliniques sur NUTROPIN.
D’autres réactions indésirables ont été signalées chez les patients durant un traitement par l’hormone de croissance :
- maux de tête (enfants et adultes)
- maladie de Legg-Calvé-Perthes (enfants)
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Dans les études contrôlées, rien n’a indiqué que la somatotrophine interagit avec les médicaments utilisés couramment par les patients. Aucune étude formelle sur les interactions médicamenteuses n’a été menée.
Interactions médicament-médicament
11 β-Hydroxystéroïde-déshydrogénase de type 1
Le traitement par la somatotrophine risque d’altérer le métabolisme des glucocorticoïdes en inhibant la 11 β-hydroxystéroïde-déshydrogénase de type 1 (11βHSD-1), enzyme microsomale, nécessaire à la conversion de la cortisone en son métabolite actif, le cortisol, dans le tissu hépatique et adipeux. Les sujets dont le déficit en hormone de croissance n’est pas traité présentent une augmentation relative du taux de 11βHSD-1 et de cortisol sérique. L’administration de somatotrophine peut entraîner l’inhibition de la 11βHSD-1 et des concentrations réduites de cortisol sérique. Par conséquent, une insuffisance surrénalienne secondaire non diagnostiquée est susceptible de se manifester, et un traitement substitutif sera sans doute nécessaire pour les patients traités par somatotrophine.
Les patients sous glucocorticothérapie pour traiter une insuffisance surrénalienne diagnostiquée auparavant auront sans doute besoin d’une augmentation de la dose d’entretien, ou dans des situations stressantes, après l’instauration d’un traitement par la somatotrophine. Ce besoin se ferait particulièrement sentir chez les patients traités par acétate de cortisone et par prednisone, puisque la conversion de ces médicaments en leurs métabolites biologiquement actifs dépend de l’activité de la 11βHSD-1.
Médicaments métabolisés par le cytochrome P450 (CYP450)
La somatotrophine rehausse également l’activité du CYP3A4, une enzyme du cytochrome P450 participant au catabolisme des glucocorticoïdes. Le traitement par l’hormone de croissance risque donc de révéler des déficits en adrénocorticotrophine (ACTH) insoupçonnés tout en inhibant les faibles doses de glucocorticothérapie substitutives employées en cas d’insuffisance surrénalienne secondaire par la réduction de la disponibilité du cortisol. Les patients qui commencent un traitement par la somatotrophine auraient besoin que l’on ajuste les doses de leur glucocorticothérapie substitutive et des doses administrées en présence de situations stressantes.
Le traitement par la somatotrophine peut augmenter la clairance de l’antipyrine dont le CYP450 et le CYP3A4 font la médiation chez l’humain.
Glucocorticothérapie
Le traitement concomitant par des glucocorticoïdes peut inhiber l’effet stimulateur de la croissance de la somatotrophine. Si une glucocorticothérapie substitutive s’impose, la dose et l’observance thérapeutique doivent être surveillées étroitement afin d’éviter l’insuffisance surrénalienne ou l’inhibition des effets stimulateurs de la croissance. L’emploi de NUTROPIN AQ chez des patients atteints d’insuffisance rénale chronique recevant des glucocorticoïdes n’a pas été évalué.
Œstrogènes par voie orale
Comme les œstrogènes peuvent abaisser la réponse de l’IGF-I (insulin-like growth factor-I) au traitement par la somatotrophine, les filles et les femmes sous hormonothérapie substitutive par œstrogènes auraient besoin de doses plus élevées de somatotrophine (voir POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique).
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-plante médicinale
Les interactions avec les produits à base de plante médicinale n’ont pas été établies.
Interactions médicament-épreuve de laboratoire
Les interactions avec les épreuves de laboratoires n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La posologie et le schéma d’administration de NUTROPIN AQ (somatotrophine injectable) doivent être adaptés à chaque cas.
Patients adultes : les patients dont les épiphyses sont soudées qui avaient reçu un traitement substitutif par la somatotrophine à l’enfance doivent être évalués de nouveau suivant les critères énoncés dans INDICATIONS ET USAGE CLINIQUE avant que ne continue l’hormonothérapie substitutive par la somatotrophine à la dose réduite requise pour les adultes ayant un déficit en hormone de croissance (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur).
Une dose initiale réduite serait nécessaire pour les patients âgés ou obèses (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières).
Posologie recommandée et ajustement posologique
Déficit en hormone de croissance – Enfants : la posologie recommandée est de 0,3 mg/kg/semaine (environ 0,90 UI/kg/semaine) au maximum, en doses quotidiennes fractionnées, par injection sous-cutanée ou intramusculaire.
La dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,043 maximum (mg/kg)
Chez les enfants pubères, on peut administrer jusqu’à 0,7 mg/kg par semaine en fractions quotidiennes.
La dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,1 maximum (mg/kg)
Le traitement devrait être interrompu si la taille finale souhaitée est atteinte ou s’il y a ossification des cartilages de conjugaison. Lorsque le patient ne répond pas suffisamment au traitement par NUTROPIN AQ, on doit le soumettre à des évaluations pour déterminer la cause de la résistance au traitement.
Syndrome de Turner : la posologie recommandée est de 0,375 mg/kg/semaine au maximum, répartie en 3 à 7 doses égales par semaine, par injection sous-cutanée.
La dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids de la patiente (kg) x 0,054 maximum (mg/kg)
Si le traitement est administré en trois doses par semaine, la dose, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids de la patiente (kg) x 0,125 maximum (mg/kg)
Le traitement devrait être interrompu si la taille finale souhaitée est atteinte ou s’il y a ossification des cartilages de conjugaison. Lorsque la patiente ne répond pas suffisamment au traitement par NUTROPIN AQ, on doit le soumettre à des évaluations pour déterminer la cause de la résistance au traitement.
Insuffisance rénale chronique : la posologie recommandée est de 0,35 mg/kg/semaine (environ 1,05 UI/kg/semaine) au maximum, en doses quotidiennes fractionnées, par injection sous-cutanée ou intramusculaire.
La dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,05 maximum (mg/kg)
Le traitement peut se poursuivre jusqu’au moment de la transplantation rénale. Il y a lieu d’interrompre le traitement si la taille finale est atteinte ou s’il y a ossification des cartilages de conjugaison. Lorsque le patient ne répond pas suffisamment au traitement par NUTROPIN AQ, on doit le soumettre à des évaluations pour déterminer la cause de la résistance au traitement.
Pour un traitement optimal des patients atteints d'insuffisance rénale chronique qui ont besoin de dialyse, on recommande de suivre les instructions suivantes concernant les injections :
- 1. Les sujets sous hémodialyse doivent recevoir leur injection le soir juste avant d’aller au lit ou au moins 3 ou 4 heures après la séance de dialyse pour prévenir la formation d’hématome due à l’héparine.
- 2. Les sujets sous dialyse péritonéale prolongée périodique doivent recevoir leur injection le matin après leur séance de dialyse.
- 3. Les sujets sous dialyse péritonéale prolongée ambulatoire doivent recevoir leur injection le soir au moment de la séance de dialyse.
Déficit en hormone de croissance – Adultes : la posologie initiale recommandée est de 0,042 mg/kg/semaine au maximum, par injection sous-cutanée quotidienne. On pourra augmenter la dose en fonction des besoins de chaque patient, sans dépasser 0,175 mg/kg/semaine chez les sujets de moins de 35 ans et 0,0875 mg/kg/semaine chez les sujets de 35 ans et plus.
Dose initiale : la dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,006 (mg/kg)
Dose maximale : pour les patients de moins de 35 ans, la dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,025 maximum (mg/kg)
Pour les patients de 35 ans et plus, la dose quotidienne, en milligrammes, se calcule à l’aide de la formule suivante :
Dose (mg) par injection = Poids du patient (kg) x 0,0125 maximum (mg/kg)
Il faudra peut-être réduire la dose chez les sujets âgés ou les sujets accusant un excès de poids afin de réduire au minimum la présence de réactions indésirables. Durant le traitement, on diminuera la dose au besoin si des effets secondaires ou un taux excessif d’IGF-I (insulin-like growth factor-I) le nécessitent.
Afin d’atteindre l’objectif thérapeutique défini, les femmes dont le taux d’œstrogènes est optimal auraient besoin de plus fortes doses que les hommes. L’administration d’œstrogènes par voie orale peut faire augmenter la dose nécessaire chez les femmes.
Dose oubliée
Les patients qui oublient une dose de NUTROPIN AQ doivent demander conseil à leur médecin.
Administration
NUTROPIN AQ NuSpin 5, 10 et 20 mg sont des dispositifs d’injection à doses multiples, avec bouton-doseur, dotés de cartouches contenant 5 mg/2 mL, 10 mg/2 mL ou 20 mg/2 mL de NUTROPIN AQ (somatotrophine injectable), respectivement, pour administration par voie sous-cutanée. Ils ont été conçus pour permettre l’administration simplifiée et précise de la dose, ce qui facilite la prise du médicament. Il est recommandé d’administrer NUTROPIN AQ avec des aiguilles stériles jetables.
Les dispositifs NUTROPIN AQ NuSpin permettent la souplesse d’administration suivante :
- NUTROPIN AQ NuSpin 5 : dose allant de 0,05 mg à 1,75 mg, par paliers de 0,05 mg
- NUTROPIN AQ NuSpin 10 : dose allant de 0,1 mg à 3,5 mg, par paliers de 0,1 mg
- NUTROPIN AQ NuSpin 20 : dose allant de 0,2 mg à 7,0 mg, par paliers de 0,2 mg
Les cartouches préremplies NUTROPIN AQ NuSpin contiennent une solution prête à être injectée. Aucune cartouche de remplacement n’est nécessaire. Aucune reconstitution ni préparation ne sont requises.
Injection
Préparer le dispositif NuSpin : le bouton-doseur rotatif permet de choisir la dose prescrite. La dose voulue est sélectionnée en faisant tourner le bouton-doseur jusqu’à ce que la dose appropriée apparaisse dans la fenêtre d’affichage. Placer une main de façon à pouvoir faire glisser facilement l’activateur. Tout en tenant le dispositif NuSpin, insérer l’aiguille dans la peau en poussant jusqu’à ce qu’elle atteigne la profondeur appropriée. Puis, faire glisser l’activateur vers l’aiguille. Cet activateur coulissant administre le médicament automatiquement. L’activateur doit être maintenu jusqu’à ce que le bouton-doseur revienne à « 0.0 ». Le bouton-doseur tourne pendant et après l’injection pour montrer quand la dose a été complètement administrée. L’administration de chaque dose est relativement rapide et se fait en 5 secondes environ. Il peut être utile de compter à voix haute pendant 5 secondes tout en continuant à appuyer sur l’activateur. Puis, retirer le dispositif NUTROPIN AQ NuSpin. Si le bouton-doseur revient à « 0.0 », cela signifie que toute la dose a été administrée. Si le bouton-doseur s’arrête avant de revenir à « 0.0 », cela signifie que le dispositif NUTROPIN AQ NuSpin est vide et que la dose n’a pas été complètement administrée. Le chiffre qui figure dans la fenêtre d’affichage correspond à la quantité restante nécessaire pour administrer la dose complète.
Choisir un point d’injection : assurer une rotation dans le choix du point d’injection lors de chaque administration de NUTROPIN AQ NuSpin. Le bras, l’abdomen et la cuisse sont les points d’injection recommandés. Le Guide d’information à l’intention du parent ou du patient contient des instructions détaillées sur l’utilisation de NUTROPIN AQ NuSpin (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR, UTILISATION APPROPRIÉE DE CE MÉDICAMENT).
SURDOSAGE
En théorie, les risques d’un traitement prolongé par la somatotrophine à des doses dépassant la gamme posologique comporteraient des signes et des symptômes de gigantisme et d’acromégalie. Un surdosage à court terme peut entraîner une hypoglycémie initiale, puis une hyperglycémie. En outre, un surdosage en somatotrophine est susceptible de provoquer une rétention liquidienne. Si le moindre signe de surdosage apparaît, il faut cesser le traitement.
Pour la prise en charge de tout surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
Généralités
NUTROPIN AQ (somatotrophine injectable) est une hormone de croissance humaine produite par la technologie de recombinaison de l’ADN (rhGH). La somatotrophine recombinante renferme la même séquence d’acides aminés que l’hormone de croissance humaine d’origine hypophysaire. Les épreuves in vitro et in vivo précliniques et cliniques ont démontré que la pharmacocinétique, l’action stimulatrice de la croissance staturale et d’autres actions de NUTROPIN AQ sont équivalentes à celles de la somatotrophine humaine d’origine hypophysaire.
Le traitement par NUTROPIN AQ d’enfants qui présentent une hyposécrétion de l’hormone de croissance endogène augmente la vitesse de croissance et la concentration d’IGF-I (insulin-like growth factor-I), à peu près comme l’hormone somatotrope humaine d’origine hypophysaire.
Le traitement par NUTROPIN AQ ou NUTROPIN d’enfants atteints du syndrome de Turner (une maladie sans déficit en hormone de croissance) produit une augmentation de la vitesse de croissance et une augmentation globale de la croissance cumulative, comparativement aux témoins historiques.
Les enfants atteints d’insuffisance rénale chronique qui sont traités par NUTROPIN AQ ou NUTROPIN affichent une amélioration de la courbe de croissance et de l’écart-type par rapport à la taille moyenne et une augmentation globale de la croissance cumulative par rapport à ceux qui reçoivent un placebo. Le traitement par NUTROPIN augmente la masse maigre par rapport à la masse grasse chez les adultes présentant un déficit en hormone de croissance acquis durant l’enfance ou à l’âge adulte. Il entraîne également une augmentation de la densité minérale osseuse chez les adultes ayant un déficit somatotrope acquis durant l’enfance.
NUTROPIN ou l’hormone de croissance humaine d’origine hypophysaire agissent sur les fonctions suivantes :
Croissance tissulaire
Croissance osseuse : NUTROPIN AQ stimule la croissance du squelette chez les enfants qui accusent un retard statural à cause d’une sécrétion insuffisante d’hormone de croissance endogène ou à la suite d’une insuffisance rénale chronique. La croissance squelettique s’effectue au niveau des cartilages de conjugaison, aux extrémités des os longs (épiphyses). La croissance et le métabolisme des cellules des cartilages de conjugaison sont stimulés directement par l’hormone somatotrope et l’un de ses médiateurs, l’IGF-I. La concentration sérique d’IGF-I est faible chez les enfants et les adolescents qui accusent un déficit en hormone de croissance, mais elle augmente durant un traitement par la somatotrophine. Du nouveau tissu osseux se forme aux épiphyses sous l’action de l’hormone de croissance, ce qui se manifeste par un accroissement en longueur jusqu’à ce que les cartilages de conjugaison s’ossifient, à la fin de la puberté.
L’effet clinique de la somatotrophine recombinante sur la croissance des os a été observé au cours d’essais cliniques bien contrôlés sur l’emploi de NUTROPIN dans le traitement du déficit en hormone de croissance, de patients atteints d’insuffisance rénale chronique et de patientes atteintes du syndrome de Turner (voir PHARMACOLOGIE DÉTAILLÉE). On dispose de peu de données concernant l’effet clinique du traitement par NUTROPIN sur la croissance après une transplantation, lorsqu’il est administré avant la transplantation (voir PHARMACOLOGIE DÉTAILLÉE).
Croissance cellulaire : le traitement par la somatotrophine humaine d’origine hypophysaire entraîne une augmentation du nombre et de la taille des cellules des muscles squelettiques.
Croissance organique : la somatotrophine humaine d’origine hypophysaire influence le volume des viscères, dont les reins, et accroît la masse des globules rouges. L’administration de somatotrophine recombinante à des rats hypophysectomisés ou à des rats atteints de nanisme congénital donne lieu à une croissance organique proportionnelle à la croissance de l’ensemble du corps. Chez des rats normaux soumis à une urémie provoquée par une néphrectomie, la somatotrophine recombinante a stimulé la croissance squelettique et la croissance corporelle.
Métabolisme des protéines
La croissance staturale est facilitée en partie par la synthèse des protéines stimulée par l’hormone somatotrope, comme l’indique la rétention azotée, mise en évidence par la réduction de l’élimination urinaire d’azote et par la concentration d’azote uréique sanguin, durant un traitement par la somatotrophine.
Métabolisme des glucides
L’hormone somatotrope module le métabolisme des glucides. Par exemple, les patients qui ont une hyposécrétion de somatotrophine manifestent parfois une hypoglycémie à jeun, que l’administration NUTROPIN AQ corrige. Le traitement à l’hormone de croissance peut réduire la tolérance au glucose. Les patients non traités qui sont atteints d’insuffisance rénale chronique ou du syndrome de Turner présentent une incidence accrue d’intolérance au glucose. L’administration de somatotrophine à des adultes de taille normale, à des sujets ayant un déficit en hormone de croissance endogène et à des patients présentant une insuffisance rénale chronique a entraîné une hausse de l’insulinémie moyenne à jeun et après un repas. Cependant, la glycémie à jeun et après un repas ainsi que le taux moyen d’HbA1C sont demeurés dans les limites de la normale. Aucun de ces paramètres de la régulation de la glycémie n’a affiché une anomalie persistante cliniquement importante reliée au traitement.
Métabolisme des lipides
Un traitement de brève durée par la somatotrophine humaine dérivée de l’hypophyse provoque la mobilisation des lipides chez l’humain. La concentration plasmatique d’acides gras non estérifiés augmente dans les deux heures suivant l’administration. L’administration prolongée de somatotrophine d’origine hypophysaire à des sujets accusant un déficit en hormone de croissance entraîne souvent une réduction de tissu adipeux. Le taux moyen de cholestérol a baissé chez les sujets qui ont reçu NUTROPIN.
Métabolisme des minéraux
La rétention de potassium total déclenchée par l’administration de somatotrophine résulterait de la croissance cellulaire. Chez les sujets qui présentent un déficit en hormone de croissance, une insuffisance rénale chronique ou un syndrome de Turner, le taux sérique de phosphore inorganique peut augmenter légèrement après un traitement par NUTROPIN AQ, à cause de l’activité métabolique liée à la croissance osseuse et de l’augmentation de la résorption du phosphate par les tubules rénaux. La modification du taux de calcium sérique est négligeable chez ces sujets. Il y a aussi rétention de sodium. Les adultes présentant un déficit en hormone de croissance diagnostiqué durant l’enfance ont une faible densité minérale osseuse. Le traitement par NUTROPIN AQ accroît le taux sérique de phosphatase alcaline (voir MISES EN GARDE ET PRÉCAUTIONS : Surveillance et épreuves de laboratoire).
Métabolisme du tissu conjonctif
L’hormone somatotrope stimule la synthèse du chondroïtine-sulfate et du collagène, de même que l’élimination urinaire d’hydroxyproline.
Pharmacocinétique
Tableau 1 Résumé des paramètres pharmacocinétiques de NUTROPIN chez les hommes adultes en bonne santé (dose de 0,1 mg (environ 0,3 UIa )/kg s.c.)
| Cmax (µg/L) | t½ (h) | SSC0-∞ (µg·h/L) | Clairance (mL/(h·kg)) | Volume de distribution (mL/kg) | |
| Dose unique moyenne b | 56,1 | 7,5 | 626c | 116-174 d | 50 |
a D’après la norme internationale actuelle, où 3 UI = 1 mg
b n = 36
c Comparable à celui du somatrem (590 ng•h/mL); la SSC de NUTROPIN AQ ne varie pas, quel que soit le point d’injection. d Chez les adultes et les enfants en bonne santé
Tableau 2 Résumé des paramètres pharmacocinétiques de NUTROPIN AQ chez les hommes adultes en bonne santé : 0,10 mg (environ 0,3 UIa )/kg par voie s.c. et 0,05 mg (environ 0,15 UIa )/kg par voie s.c.
| Cmax (µg/L) | t½ (h) | SSC0-∞ (µg·h/L) | Clairance CL/F (mL/(h·kg)) | Volume de distribution V/F (mL/kg) | |
| Dose unique moyenne de 0,10 mg/kgb | 71,1 | 2,3 | 673c | 116-174d | 50 |
| Dose unique moyenne de 0,05 mg/kgb | 72,5 | 2,22 | 486 | 106 | 343 |
a D’après la norme internationale actuelle, où 3 UI = 1 mg
b n = 36 pour la dose de 0,10 mg/kg; n = 29 pour la dose de 0,05 mg/kg
c Comparable à celui de NUTROPIN en poudre lyophilisée. NUTROPIN AQ et NUTROPIN en poudre lyophilisée étaient bioéquivalents après une administration sous-cutanée, d’après l’évaluation statistique des ratios de la moyenne géométrique des valeurs de la SSC et de la Cmax soumises à une transformation logarithmique.
d Chez les adultes et les enfants en bonne santé
Chez des adultes et des enfants normaux ou accusant un déficit en hormone de croissance, la somatotrophine recombinante affiche le même profil pharmacocinétique après administration intramusculaire et sous-cutanée, quelles que soient l’hormone de croissance et la posologie utilisées. L’hormone de croissance diffuse dans les organes richement irrigués, en particulier le foie et les reins. Le foie et les reins sont deux sièges importants du métabolisme de la somatotrophine humaine d’origine hypophysaire.
Populations particulières et états pathologiques
Enfants : les données dont on dispose indiquent que la clairance de la somatotrophine chez les adultes et les enfants est similaire.
Sexe : on ne dispose d’aucune donnée sur la rhGH. D’après les données sur la méthionylsomatotrophine et la somatotrophine d’origine hypophysaire, il ne semble pas y avoir de différence systématique entre les hommes et les femmes pour ce qui est de la clairance de la rhGH.
Race : aucune donnée disponible.
Insuffisance hépatique : on a noté une réduction de la clairance de la somatotrophine dans les cas de dysfonction hépatique grave. On ignore la portée clinique de cette baisse.
Insuffisance rénale : la clairance a tendance à être moindre comparativement aux valeurs normales chez les adultes et les enfants qui présentent une insuffisance rénale chronique (IRC). Toutefois, les posologies usuelles n’ont pas entraîné d’accumulation de la somatotrophine chez les enfants atteints d’IRC ou d’une maladie rénale au stade terminal.
Syndrome de Turner : aucune donnée pharmacocinétique n’est disponible pour l’administration exogène de la somatotrophine. Des rapports indiquent cependant que, dans cette population, la demi-vie et le taux d’élimination de l’hormone de croissance sont similaires à ceux observés chez les sujets sains et les sujets accusant un déficit en hormone de croissance.
Insuffisance somatotrope : les valeurs de la clairance de la somatotrophine chez les adultes et les enfants qui ont une insuffisance somatotrope oscillent entre 138 et 245 mL/h/kg et ne diffèrent donc pas sensiblement de celles qui sont observées chez les adultes et les enfants en bonne santé. La demi-vie (t1/2) terminale moyenne après administration intraveineuse et sous-cutanée dans les cas d’insuffisance somatotrope ressemble à celle que l’on retrouve chez les hommes sains.
ENTREPOSAGE ET STABILITÉ
Ne pas congeler. Protéger de la lumière. Quand le dispositif n’est pas utilisé, le conserver au réfrigérateur, entre 2 et 8 °C. Jeter le dispositif d’injection NuSpin 28 jours après la première utilisation.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Présentations
NUTROPIN AQ NuSpin 5 est offert en cartouche préremplie de :
- 5 mg (environ 15 UI) contenant 2 mL de solution de somatotrophine, comprise dans le dispositif d’injection NuSpin. Chaque boîte contient un dispositif NUTROPIN AQ NuSpin 5.
NUTROPIN AQ NuSpin 10 est offert en cartouche préremplie de :
- 10 mg (environ 30 UI) contenant 2 mL de solution de somatotrophine, comprise dans le dispositif d’injection NuSpin. Chaque boîte contient un dispositif NUTROPIN AQ NuSpin 10.
NUTROPIN AQ NuSpin 20 est offert en cartouche préremplie de :
- 20 mg (environ 60 UI) contenant 2 mL de solution de somatotrophine, comprise dans le dispositif d’injection NuSpin. Chaque boîte contient un dispositif NUTROPIN AQ NuSpin 20.
Ingrédients non médicinaux
Phénol, polysorbate 20, chlorure de sodium, citrate de sodium
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : (DSF) somatotrophine
(USAN) somatropin
Nom biologique : Hormone de croissance humaine recombinante (rhGH)
Masse moléculaire : 22 125 daltons
Structure : La somatotrophine recombinante est une protéine à chaîne unique formée de 191 acides aminés, y compris quatre résidus de cystéine sous forme de ponts disulfures. Les structures primaire et secondaire de la somatotrophine recombinante sont identiques à celles de la somatotrophine humaine d’origine hypophysaire (voir DESCRIPTION).
Caractéristiques du produit
NUTROPIN AQ (somatotrophine injectable) est une solution stérile limpide de rhGH très purifiée, conçue pour l’administration sous-cutanée.
ESSAIS CLINIQUES
Effet clinique de NUTROPIN sur le retard statural causé par une insuffisance somatotrope chez le sujet pubère
Données démographiques et modalités de l’étude
Tableau 3 Résumé des données démographiques des patients de l'essai M0380g sur le retard statural causé par une insuffisance somatotrope chez le sujet pubère
N° de
l’essai
| Plan de l’essai | Posologie, voie d’administration et durée | Sujet (n) | Âge moyen (extrêmes) |
Sexe
M0380g
| Phase III Multicentrique Randomisé Ouvert | 0,3 mg/kg/sem. 0,7 mg/kg/sem. sous-cutanée Jusqu’à l’âge osseux ≥ 16 ans pour les garçons et ≥ 14 ans pour les filles et taux de croissance < 2 cm/an pendant 1 an Visites de suivi pour 8 mesures à intervalles de 6 mois jusqu’à l’atteinte de la taille adulte | 97 | 13,9 G : 17,2 ± 1,3 (13,6 – 19,4) F : 15,8 ± 1,8 (11,9 – 19,3) |
42 G, 7 F 41 G, 7 F
Résultats de l’étude
Le traitement par NUTROPIN d’enfants qui présentent une hyposécrétion de l’hormone de croissance endogène augmente la vitesse de croissance et la concentration d’IGF-I (insulin-like growth factor-I), à peu près comme l’hormone somatotrope humaine d’origine hypophysaire.
Tous les sujets étaient pubères (stade 2 de Tanner) et avaient un âge osseux ≤ 14 ans (garçons) et ≤ 12 ans (filles). Le score Z moyen pour la taille en fonction de l’âge était de -1,3 (1,3 écart-type en dessous de la moyenne) au départ. Les valeurs moyennes de la taille finale mesurée chez les 97 sujets après un traitement d’une durée moyenne de 2,7 ± 1,2 ans, selon une analyse de covariance (ANCOVA), ajustée en fonction de la taille initiale, sont indiquées au tableau suivant.
Tableau 4 Résultats de l’essai FR M0380g sur le retard statural causé par une insuffisance somatotrope chez le sujet pubère
| Taille à la dernière mesure* (cm) |
Différence de taille entre les groupes (cm)
Moyenne ± erreur type
| 0,3 mg/kg/sem. Moyenne ± ET | 0,7 mg/kg/sem. Moyenne ± ET |
Garçons
| 170,9 ± 7,9 (n = 42) | 174,5 ± 7,9 (n = 41) |
3,6 ± 1,7
Filles
| 154,7 ± 6,3 (n = 7) | 157,6 ± 6,3 (n = 7) |
2,9 ± 3,4
*Ajustée en fonction de la taille initiale
Le score Z moyen à la dernière mesure (n = 97) était de -0,7 ± 1,0 chez les sujets recevant la dose de 0,3 mg/kg/sem. et de -0,1 ± 1,2 chez les sujets recevant la dose de 0,7 mg/kg/sem. Chez les patients qui ont été traités par NUTROPIN pendant 3,5 ans ou plus (moyenne de 4,1 ans), soit 15 sur 49 dans le groupe recevant 0,3 kg/kg/sem. et 16 sur 48 dans le groupe recevant 0,7 mg/kg/sem., la taille finale était de 166,1 ± 8,0 cm (0,03 mg/kg/sem.) et de 171,8 cm (0,07 mg/kg/sem.), après ajustement en fonction de la taille initiale et du sexe.
Dans les deux groupes, le changement moyen de l’âge osseux était d’environ un an pour chaque année de participation à l’étude. Les sujets dont la taille initiale était de moins d’un écart-type en dessous de la moyenne au départ ont pu atteindre la taille adulte normale avec la dose de 0,3 mg/kg/semaine de NUTROPIN (score Z moyen proche de la taille adulte normale = -0,1, n = 15).
Trente et un sujets ont été soumis à une densitométrie par absorptiométrie biphotonique (DEXA) au terme de l’étude. Il n’y avait pas de différence significative entre les deux doses en ce qui a trait au score Z moyen pour la densité minérale osseuse (DMO) du corps entier (-0,9 ± 1,9 avec 0,3 mg/kg/sem. et -0,8 ± 1,2 avec 0,7 mg/kg/sem., n = 21).
Sur une période moyenne de 2,7 ans, les patients du groupe recevant 0,7 mg/kg/sem. étaient plus nombreux à avoir un taux d’IGF-I au-dessus de la normale que les patients du groupe recevant 0,3 mg/kg/sem. (27,7 % contre 9,0 %). On ignore les conséquences cliniques d’une élévation de l’IGF-I.
Un cas de chacun des événements indésirables suivants a été rapporté chez les sujets ayant reçu la dose de 0,7 mg/kg/sem. : élargissement de la racine du nez, gros pieds (« grosse pointure »), gonflement des chevilles et douleur aux hanches.
On a enregistré trois cas d’éosinophilie, dont la portée clinique est inconnue, chez les sujets qui ont reçu 0,7 mg/kg/sem. La différence entre les deux doses (0,7 mg/kg/sem. et 0,3 mg/kg/sem.) n’était pas cliniquement significative quant au changement moyen du chiffre total des éosinophiles.
Effet clinique de NUTROPIN sur le retard statural dû à une insuffisance rénale chronique (IRC)
Données démographiques et modalités des études
Deux essais cliniques multicentriques randomisés contrôlés ont été réalisés dans le but de déterminer si l’administration de NUTROPIN, avant une transplantation rénale, à des enfants atteints d’insuffisance rénale chronique peut améliorer la vitesse de croissance et le retard statural. Le premier essai était une étude à double insu contrôlée par placebo et l’autre un essai ouvert randomisé. La dose de NUTROPIN dans les deux études contrôlées était de 0,05 mg/kg/jour, administrée par injection sous-cutanée. La compilation des données provenant de tous les sujets qui ont été suivis durant les 2 années de l’étude fournit des renseignements sur 62 enfants traités par NUTROPIN et 28 enfants servant de témoins (recevant un placebo ou non traités).
Résultats des études
La croissance moyenne durant la première année a été de 10,8 cm chez les enfants traités par NUTROPIN, comparativement à 6,5 cm chez les témoins (p < 0,00005). La croissance moyenne durant la deuxième année a été de 7,8 cm chez les sujets recevant NUTROPIN, par rapport à 5,5 cm chez les témoins (p < 0,00005). On a observé une amélioration significative du nombre d’écarts-types par rapport à la taille moyenne chez le groupe qui a reçu NUTROPIN (-2,9 au départ, -1,5 au mois 24; n = 62), mais aucune amélioration significative chez le groupe témoin (-2,8 au départ, -2,9 au mois 24; n = 28). La croissance moyenne durant la troisième année a été de 7,6 cm dans le groupe ayant reçu NUTROPIN (n = 27), ce qui semble indiquer que NUTROPIN stimule la croissance au-delà de 2 ans. Cependant, il n’y a pas de données sur les témoins pour la troisième année parce que ces sujets sont passés au traitement à l’hormone de croissance après 2 ans de participation à l’étude contrôlée par placebo. La croissance staturale s’est accompagnée d’une maturation squelettique correspondante. Ces résultats montrent que NUTROPIN accélère la croissance et corrige le retard statural acquis associé à l’IRC. Pour le moment, les données sur les bienfaits d’un traitement de plus de 3 ans ne sont pas suffisantes. Bien que la taille finale prévue ait augmenté durant un traitement par NUTROPIN, l’effet de NUTROPIN sur la taille adulte finale reste à déterminer.
Note sur la croissance après la transplantation : L’étude NAPRTCS (North American Pediatric Renal Transplant Cooperative Study) a fait état d’une croissance post-transplantation chez des enfants qui n’ont pas reçu d’hormone de croissance (n = 300). L’amélioration du nombre d’écarts-types par rapport à la taille moyenne durant les deux premières années suivant la transplantation a été de 0,18 en moyenne. Les études contrôlées sur le traitement par l’hormone de croissance pour corriger un retard statural associé à l’IRC ne visaient pas à comparer la croissance entre les sujets traités et les sujets non traités après une transplantation rénale, mais on a des données concernant la croissance sur 7 sujets qui n’ont pas été traités par l’hormone de croissance avant de subir une transplantation (témoins) et 13 sujets qui ont reçu NUTROPIN jusqu’au moment de la transplantation (le traitement par NUTROPIN a été interrompu au moment de la transplantation). Ces 20 patients ont été suivis pendant au moins 11 mois après la transplantation. Parmi les témoins, 4 ont affiché une amélioration du nombre d’écarts-types par rapport à la taille moyenne et 3 aucun changement significatif ou une détérioration. Parmi les 13 sujets traités par NUTROPIN, on a observé soit aucune modification significative ou une amélioration du nombre d’écarts-types par rapport à la taille moyenne après la transplantation, ce qui indique que les gains individuels obtenus durant le traitement par l’hormone de croissance se sont maintenus après la transplantation. Les différences de retard statural entre les groupes traités (avant la transplantation) et non traités se sont atténuées dans la période suivant la transplantation.
Effet clinique de NUTROPIN sur le retard statural dû au syndrome de Turner
Données démographiques et plan de l’étude
Une étude ouverte, multicentrique, de longue durée, contrôlée au moyen de données historiques a été réalisée pour évaluer l’efficacité de l’hormone de croissance dans le traitement de filles de petite taille à cause du syndrome de Turner (étude 85-044).
Dans cette étude, l’effet du traitement de longue durée par NUTROPIN (0,375 mg/kg/semaine en 3 ou 7 doses fractionnées par semaine) sur la taille adulte a été déterminé en comparant la taille adulte des patientes traitées à celle de patientes turnériennes historiques appariées selon l’âge qui n’avaient jamais reçu de traitement favorisant la croissance. Dans l’étude 85-044, les patientes traitées de façon précoce par NUTROPIN ont été randomisées pour recevoir une œstrogénothérapie substitutive (des œstrogènes conjuguées à une dose passant de 0,3 mg à 0,625 mg par jour) dès l’âge de 12 ans ou de 15 ans.
Résultats de l’étude
Tableau 5 Résultats de l’étude 85-044 menée chez des turnériennes Groupe
d’étude
| N à la taille adulte | Âge au début – hormone de croissance (ans) | Âge au début
| Durée du traitement par hormone de croissance (ans) |
Gain de taille adulte
(cm)a
Ab Bb Cb
| 29 26 51 | 9,4 9,6 12,7 | 15,0 12,3 13,7 | 6,1 5,6 3,8 |
8,3 5,9 5,0 aAnalyse de la covariance par rapport aux sujets témoins
bA : âge au début du traitement - hormone de croissance : < 11 ans, oestrogènes : 15 ans B : âge au début du traitement - hormone de croissance : < 11 ans, oestrogènes : 12 ans C : âge au début du traitement - hormone de croissance : > 11 ans, oestrogènes : 12 mois plus tard
Dans l’étude 85-044, un traitement précoce par NUTROPIN (durée moyenne de 5,6 ans) en association avec une œstrogénothérapie substitutive dès l’âge de 12 ans a donné lieu à un gain de taille adulte de 5,9 cm (n = 26) comparativement à des sujets historiques appariés. Les patientes qui ont commencé à prendre des œstrogènes à l’âge de 15 ans (durée moyenne du traitement par NUTROPIN de 6,1 ans) ont présenté un gain de taille adulte moyen de 8,3 cm (n = 29). Les patientes qui ont commencé le traitement par NUTROPIN après l’âge de 11 ans (âge moyen de 12,7 ans; durée moyenne du traitement par NUTROPIN de 3,8 ans) ont affiché un gain de taille adulte moyen de 5,0 cm (n = 51).
La plus grande amélioration de taille adulte a été observée chez les patientes qui ont reçu un traitement précoce par NUTROPIN et qui ont commencé à prendre des œstrogènes après 14 ans.
L’étude NCGS (National Cooperative Growth Study) est une étude d’observation d’enfants traités par des hormones de croissance recombinantes produites par Genentech, Inc. (South San Francisco, Californie). En décembre 2003, la base de données de cette étude comprenait 4749 turnériennes; 3938 n’avaient pas reçu d’hormone de croissance avant leur entrée dans l’étude, étaient prépubertaires au début de leur traitement par l’hormone de croissance et recevaient ce traitement depuis au moins 6 mois. Une taille proche de la taille adulte normale avait été atteinte par 685 de ces patientes. Parmi elles, 68 patientes avaient reçu exclusivement NUTROPIN comme hormone de croissance tout au long de l’étude NCGS. Chez ces 68 patientes, 40 avaient reçu une œstrogénothérapie (2 patientes avaient aussi reçu une androgénothérapie), tandis que 28 (ou 41 %) avaient présenté un certain degré de développement pubertaire spontané et n’avaient pas pris d’œstrogènes exogènes. On considérait qu’une patiente avait pris des œstrogènes si l’administration de tout estrogène était documentée dans les fiches d’observation de l’étude. L’âge au début de l’exposition aux œstrogènes était déterminé comme suit : le dernier âge auquel la fille était au stade de développement mammaire 1 selon Tanner, d’après les fiches d’observation de l’étude.
Résultats
Il n’y avait pas de différences marquées dans les caractéristiques initiales entre les patientes ayant rapporté une œstrogénothérapie (accompagnée ou non d’une androgénothérapie) et celles n’en ayant pas rapporté. À une taille proche de la taille adulte, les seules différences significatives (p < 0,0001) entre ces groupes concernaient la durée du traitement par NUTROPIN sans œstrogènes et la durée du traitement par NUTROPIN et par œstrogènes. D’après les données regroupées des 68 patientes, le gain par rapport à la taille adulte prévue (TAP) selon Lyon (cm) et le gain par rapport au score Z de la TAP selon Lyon étaient significativement différents de zéro (p ≤ 0,001 et p < 0,0001 respectivement). La dose moyenne de NUTROPIN pour l’ensemble de la cohorte (n = 68) et toutes les années de traitement (avec ajustements faits pour les changements pondéraux à des moments variables et pour la réponse au traitement) était de 0,279 mg/kg/semaine (± 0,106).
Tableau 6 Patientes turnériennes de l’étude NCGS traitées par NUTROPIN et ayant atteint une taille proche de la taille adulte*
| Au départ | Moyenne | ET | Maximum | Médiane | Minimum |
Âge (ans) Taille (cm) Score Z de la taille selon Lyon TAPa selon Lyon (cm) Âge osseuxb (ans) Retard d’âge osseuxb (ans) | 13,05 132,57 0,52 146,48 10,85 1,94 | 2,24 10,17 1,03 6,93 2,09 1,42 | 17,82 152,10 3,60 167,20 14,17 5,14 | 13,30 135,15 0,35 145,35 11,00 1,76 | 9,57 103,40 -2,50 126,20 5,00 -1,06 |
| Proche de la taille adulte | |||||
Rx par NUTROPIN sans œstrogènes (ans) Rx par NUTROPIN + œstrogènes (ans) Rx total par NUTROPIN (ans) Âge au début de l’exposition aux œstrogènes (ans) Âge à une taille proche de la taille adulte (ans) Taille (cm) Gain par rapport à la TAPa selon Lyon (cm) Gain par rapport au score Z de la TAPa selon Lyon | 3,67 2,43 6,10 14,58 17,38 152,95 6,48c 1,37c | 2,35 2,54 1,53 1,88 1,64 5,41 6,22 0,97 | 8,15 9,22 9,56 18,63 21,77 167,0 17,80 3,63 | 3,17 2,06 6,06 14,57 17,31 153,2 7,66 1,42 | 0,0 0,0 2,40 9,86 14,01 143,0 -11,20 -0,79 |
*n = 68
aTAP = taille adulte prévue
bn = 53 pour un âge osseux initial > 6 ans; l’âge osseux initial est une donnée manquante pour 15 filles et 2 filles avaient un âge osseux initial < 6 ans.
cp < 0,0001
Déficit en hormone de croissance chez l’adulte
Données démographiques et modalités de l’étude
Tableau 7 Résumé des données démographiques des patients des essais cliniques M0431g (déficit
Numéro
de l'essai
| Plan de l’essai | Posologie, voie d’administration et durée | Sujets (n) | Âge moyen (extrêmes) |
Sexe
M0431g
Phase II Multicentrique Randomisé À double insu Contrôlé par placebo | 0,0125 ou 0,00625 mg/kg/jb sous-cutané 12 mois | 166 | 48,3 ± 11,3 (20,8-70,7) |
86 G, 80 F
M0381g
Phase II/III Randomisé Multicentrique À double insu Contrôlé par placebo | 0,025 ou 0,0125 mg/kg/j sous-cutané 24 mois | 64 | 23,8 ± 4,1 (14,5-33,7) |
39 G, 25 F a Ces études visaient à évaluer les effets du traitement substitutif par l’hormone de croissance sur la composition corporelle.
b Les doses de 0,025 mg/kg/jour n’ont pas été tolérées chez ces sujets.
Résultats de l'étude
Tous les groupes traités par NUTROPIN dans les deux études avaient subi des changements significatifs de la composition corporelle au 12e mois de traitement (pourcentage de masse adipeuse totale, pourcentage de masse adipeuse abdominale et pourcentage de masse maigre mesurés par DEXA (p < 0,0001 pour le changement par rapport aux valeurs de départ et par rapport au placebo)), alors que les différences n’étaient pas statistiquement significatives chez les sujets recevant le placebo. Dans l’étude sur le déficit somatotrope acquis à l’âge adulte, les pourcentages moyens sont passés de 35,0 à 31,5 % pour la masse adipeuse totale, de 33,9 à 29,5 % pour la masse adipeuse abdominale et de 62,2 à 65,7 % pour la masse maigre avec NUTROPIN, tandis que les changements enregistrés avec le placebo étaient en moyenne de 0,2 % ou moins (différence non significative). Étant donné l’effet possible de la rétention aqueuse due à l’hormone de croissance sur la masse maigre mesurée par la technique DEXA, les tests ont été répétés environ trois semaines après la fin du traitement; le pourcentage moyen de masse maigre dans le groupe sous NUTROPIN était de 65,0 %, une augmentation de 2,8 % par rapport au pourcentage initial, comparativement à 0,4 % avec le placebo (p < 0,0001 pour la différence entre les groupes).
Dans l’étude sur le déficit somatotrope acquis durant l’enfance, la masse adipeuse totale moyenne est passée de 38,4 à 32,1 %, la masse adipeuse abdominale de 36,7 à 29,0 % et la masse maigre de 59,1 à 65,5 % avec la dose élevée de NUTROPIN; avec la dose faible, les pourcentages moyens sont passés de 37,1 à 31,3 % (masse adipeuse totale), de 37,9 à 30,6 % (masse adipeuse abdominale) et de 60,0 à 66,0 % (masse maigre). Les changements moyens enregistrés dans le groupe placebo étaient de 0,6 % ou moins (différence non significative).
Tableau 8 Résultats des études M0431g et M0381g dans le déficit en hormone de croissance chez l’adulte :
Variations entre le début de l’étude et le 12e mois dans les proportions de masse adipeuse et de masse maigre mesurée par la technique DEXA (acquisition à l’âge adulte et durant l’enfance, respectivement)
Critères
d’évaluation
principaux
M0431g M0381g
Placebo
(n = 62)
NUTROPIN (n = 63)
Entre les groupes
test t
valeur p
Placebo (n = 13)
NUTROPIN 0,0125 mg/kg/j (n = 15)
NUTROPIN 0,025 mg/kg/j (n = 15)
Placebo vs données combinées sur NUTROPIN test t-valeur p
Proportion Moyenne ± ET Nombre de sujets
Pourcentage moyen de masse adipeuse totale
Initial 36,8 ± 11,3 35,0 ± 11,2 0,38 35,0 ± 7,4 37,1 ± 13,2 38,4 ± 11,8 0,45
12e mois 36,8 ± 1,5 31,5 ± 12,5 35,2 ± 8,2 31,3 ± 13,6 32,1 ± 13,4
Variation entre le
début de l’étude et
le 12e mois
-0,1 ± 3,0 -3,6 ± 3,6 < 0,0001 +0,2 ± 2,9 -5,8 ± 4,3 -6,3 ± 4,3 < 0,0001
Après la période
d’épuration
36,4 ± 11,5 32,2 ± 12,5 S.O. S.O. S.O.
Variation entre le
début de l’étude et
la fin de la période
d’épuration
-0,4 ± 3,1 -2,8 ± 3,5 < 0,0001 S.O. S.O. S.O.
Pourcentage de masse adipeuse abdominale
Initial 35,3 ± 11,6 33,9 ± 10,4 0,50 32,5 ± 8,3 37,9 ± 13,4 36,7 ± 12,8 0,23
12e mois 35,4 ± 11,6 29,5 ± 11,8 33,1 ± 9,4 30,6 ± 13,8 29,0 ± 13,6
Variation entre le
début de l’étude et
le 12e mois
0,0 ± 3,7 -4,3 ± 4,3 < 0,0001 +0,6 ± 3,9 -7,3 ± 4,8 -7,6 ± 5,3 < 0,0001
Après la période
d’épuration
34,9 ± 11,5 30,5 ± 11,6 S.O. S.O. S.O. Critères
d’évaluation
principaux
M0431g M0381g
Placebo
(n = 62)
NUTROPIN (n = 63)
Entre les groupes
test t
valeur p
Placebo (n = 13)
NUTROPIN 0,0125 mg/kg/j (n = 15)
NUTROPIN 0,025 mg/kg/j (n = 15)
Placebo vs données combinées sur NUTROPIN test t-valeur p
Variation entre le
début de l’étude et
la fin de la période
d’épuration
-0,3 ± 3,5 -3,4 ± 4,1 S.O. S.O. S.O.
Pourcentage de masse maigre
Initial 60,4 ± 11,0 62,2 ± 11,0 0,37 62,0 ±7,2 60,0 ± 12,7 59,1 ± 11,3 0,48
12e mois 60,5 ± 11,1 65,7 ± 12,3 61,8 ± 7,8 66,0 ± 13,4 65,5 ± 12,9
Variation entre le
début de l’étude et
le 12e mois
+ 0,2 ± 2,9 +3,6 ± 3,6 < 0,0001 -0,2 ± 2,8 +6,0 ± 4,2 +6,4 ± 4,2 < 0,0001
Après la période
d’épuration
60,9 ± 11,1 65,0 ± 12,2 S.O. S.O. S.O.
Variation entre le
début de l’étude et
la fin de la période
d’épuration
+ 0,4 ± 3,0 +2,8 ± 3,4 < 0,0001 S.O. S.O. S.O.
S.O. = sans objet
Dans l’étude sur le déficit somatotrope de l’adulte, NUTROPIN a entraîné des baisses significatives du cholestérol total, du C-LDL et du rapport C-LDL:C-HDL entre le début du traitement et le mois 12 par rapport au placebo (p < 0,02); les changements des taux de cholestérol total, de C-HDL et de triglycérides entre le point de départ et le 12e mois n’étaient pas statistiquement différents entre les groupes. Dans l’étude sur le déficit somatotrope acquis durant l’enfance, les réductions du cholestérol total, du C-LDL et du ratio C-LDL:C-HDL au 12e mois de traitement étaient significatives par rapport au placebo seulement avec la forte dose de NUTROPIN (p < 0,05). Il n’y avait pas de différence statistiquement significative entre les groupes quant à la variation des taux de C-HDL et de triglycérides du point de départ au 12e mois.
Dans l’étude sur le déficit somatotrope acquis durant l’enfance, 55 % des patients avaient une DMO vertébrale sous la moyenne (score Z < -1) au départ. L’administration de NUTROPIN à raison de 0,025 mg/kg/jour (n = 16) pendant deux ans a augmenté davantage la DMO vertébrale que le placebo (n = 13) (4,6 % contre 1,0 %; p < 0,03); une réduction transitoire de la DMO vertébrale a été observée à six mois chez les sujets sous NUTROPIN. Trente-cinq pour cent des sujets recevant cette dose avaient un taux d’IGF-I supérieur à la valeur physiologique à un moment de l’étude, ce qui peut comporter des risques, inconnus à l’heure actuelle. NUTROPIN n’a pas amélioré de façon significative la DMO totale comparativement au placebo. Une dose plus faible (0,0125 mg/kg/jour) n’a pas entraîné de hausses significatives de ces paramètres osseux par rapport au placebo. Aucun effet statistiquement significatif sur la DMO n’a été observé chez les adultes ayant reçu l’hormone de croissance à raison de 0,0125 mg/kg/jour pendant un an.
La force musculaire, l’endurance physique et la qualité de vie n’étaient pas notablement anormales au départ, et le traitement par NUTROPIN n’a pas modifié ces paramètres de façon statistiquement significative au cours des deux études.
Études comparatives sur la biodisponibilité
Une étude croisée ouverte et randomisée, menée dans un seul centre, sur trois périodes, a évalué l’équivalence de trois préparations différentes de NUTROPIN AQ (préparation de référence à 5 mg/mL et préparations à l’étude à 2,5 mg/mL et à 10 mg/mL) chez 117 hommes en santé. Chaque préparation de NUTROPIN AQ a été administrée sous forme de dose unique par voie sous-cutanée de 2,5 mg après ingestion de nourriture. Les résultats sont résumés dans le tableau ci-dessous.
Tableau 9
| Valeur estimée du critère de bioéquivalence de NUTROPIN AQ | ||
| à la dose courante de 2,5 mg | ||
| selon les données de l’étude L3594g telles que mesurées et après transformation logarithmique | ||
| Moyenne géométrique selon la méthode des moindres carrés (MGMMC) |
| Paramètre | Traitement* | MGMMC | Comparaison par paires | Ratio des MGMMC | Intervalle de confiance à 90 % |
ASCT (ng⋅h/mL) | 10 mg/mL | 307,76 | 10 / 5(**) | 101,40 | 98,00-105,00 |
| 5 mg/mL | 302,81 | 10 / 2,5 | 103,50 | 100,00-107,10 | |
| 2,5 mg/mL | 296,68 | 2.5 / 5(**) | 98,00 | 94,70-101,40 | |
Cmax (ng/mL) | 10 mg/mL | 34,89 | 10 / 5(**) | 99,00 | 91,10-107,50 |
| 5 mg/mL | 35,25 | 10 / 2,5 | 99,70 | 91,80-108,40 | |
| 2,5 mg/mL | 34,97 | 2,5 / 5(**) | 99,20 | 91,30-107,80 |
* NUTROPIN AQ 10 mg/mL (20 mg/2 mL), NUTROPIN AQ 5 mg/mL (10 mg/2 mL) ou NUTROPIN AQ
2,5 mg/mL (5 mg/2 mL) (Genentech, Inc., É.-U.)
** Ratio (préparation à l’étude/préparation de référence) du critère d'évaluation de la bioéquivalence
PHARMACOLOGIE DÉTAILLÉE
NUTROPIN AQ (somatotrophine injectable) a la même séquence d’acides aminés que la somatotrophine humaine d’origine hypophysaire.
Des études pharmacologiques ont été menées in vivo chez des rongeurs, des lapins, des primates et in vitro à l’aide de cellules provenant de donneurs humains ou de préparations d’organes isolés, afin d’évaluer l’efficacité, la pharmacocinétique ainsi que la biodisponibilité et la distribution tissulaire de la rhGH. Dans certaines des études, on a comparé la rhGH et le somatrem (méthionylsomatotrophine). En outre, des épreuves précliniques et cliniques in vitro ont mis en évidence que NUTROPIN AQ équivaut à la somatotrophine humaine hypophysaire sur le plan thérapeutique.
Efficacité
Le critère primaire de l’efficacité clinique est la croissance staturale suivant l’administration d’hormone de croissance à des enfants qui ont une déficience en hormone de croissance endogène (nanisme d’origine hypophysaire) ou une insuffisance rénale chronique. On a évalué l’efficacité de l’hormone de croissance humaine recombinante et celle du somatrem à 5 doses (jusqu’à 5 fois la dose clinique) dans des essais sur le gain pondéral. Les deux se sont révélés bioéquivalents pour ce qui est de stimuler le gain pondéral chez des rats accusant un déficit en hormone de croissance (hypophysectomisés). De la même façon, les deux formes d’hormone de croissance biosynthétique ont exercé les mêmes effets sur la croissance osseuse globale, d’après la longueur absolue du fémur, et ont augmenté la largeur des cartilages de conjugaison.
L’efficacité de la rhGH a également été mise en évidence chez des singes rhésus péripubères ayant une hypophyse fonctionnelle. Après l’administration de la rhGH 3 fois par semaine, ces animaux ont affiché une augmentation du taux circulant d’IGF-I (insulin-like growth factor-I) et de la taille en position assise par rapport aux témoins non traités.
Une étude parallèle à double insu de phase I a été effectuée chez 20 hommes normaux afin de déterminer l’innocuité et l’action pharmacologique à court terme de la rhGH. Il n’y a eu aucun effet secondaire grave associé à l’administration de la rhGH ou du somatrem à des volontaires bien portants, à raison de 0,125 mg/kg/jour pendant 4 jours. Tous les sujets ont pris du poids. Cette hausse était significative 24 heures après la première dose et atteignait en moyenne 2-3 kg à la fin de l’étude. La réduction du taux systémique d’hémoglobine est probablement imputable à l’augmentation du volume intravasculaire et à l’hémodilution. Plusieurs des sujets ont éprouvé des myalgies, peut-être à cause du gonflement des tissus résultant de la rétention d’eau. Ces observations sont rares parmi les enfants qui reçoivent généralement des doses plus faibles d’hormone de croissance, ce qui suggère que la rétention aqueuse était due à l’administration de fortes doses chez ces hommes.
L’effet clinique de NUTROPIN chez des sujets accusant un déficit en hormone somatotrope ou des insuffisants rénaux chroniques a été observé au cours d’essais cliniques de phase III rigoureusement contrôlés.
Pharmacocinétique
L’hormone de croissance humaine recombinante se distribue dans les tissus richement irrigués, surtout le foie et les reins, comme le montrent les études où l’hormone de croissance marquée à l’iode radioactif a été injectée à des rats. Les études animales semblent indiquer que le produit est éliminé principalement par les reins. L’hormone de croissance est filtrée par les glomérules et réabsorbée dans les tubules contournés proximaux. Elle est ensuite clivée à l’intérieur des cellules rénales en ses acides aminés constituants, qui retournent dans la circulation générale.
On a étudié la pharmacocinétique de NUTROPIN (somatotrophine pour injection) en poudre lyophilisée chez des hommes sains après l’administration sous-cutanée de 0,1 mg/kg de poids corporel. Le délai d’obtention du pic plasmatique (Cmax) moyen - 56,1 ng/mL - a été de 7,5 heures en moyenne. Le taux d’absorption, mesuré d’après la surface sous la courbe de la concentration en fonction du temps (SSC), a été de 626 ng•h/mL, donc à peu près le même que celui du somatrem (590 ng•h/mL). La SSC de NUTROPIN est la même quel que soit le point d’injection.
Après l’injection sous-cutanée de 0,1 mg/kg de NUTROPIN AQ (somatotrophine injectable), la concentration maximale moyenne (Cmax), soit 71,1 ng/mL, a été obtenue après un délai moyen de 3,9 heures. Le taux d’absorption de NUTROPIN AQ (SSC), a été de 673 ng•h/mL et a été comparable à celui de NUTROPIN en poudre lyophilisée. NUTROPIN AQ et NUTROPIN en poudre lyophilisée étaient bioéquivalents après une administration sous-cutanée, d’après l’évaluation statistique des ratios de la moyenne géométrique des valeurs de la SSC et de la Cmax soumises à une transformation logarithmique.
Après l’injection sous-cutanée de 0,05 mg/kg de NUTROPIN AQ, une concentration maximale moyenne de médicament (Cmax) de 72,5 ng/mL a été obtenue après un délai moyen pour l’observation de la concentration maximale (Tmax) de 4,2 heures (voir Figure 1). L’ASC de NUTROPIN AQ était de 486 ng•h/mL.
Figure 1 Concentrations sériques moyennes (É.-T.) de l’hormone somatotrope en fonction du temps (n = 29) (échelle linéaire; population de l’analyse de pharmacocinétique)
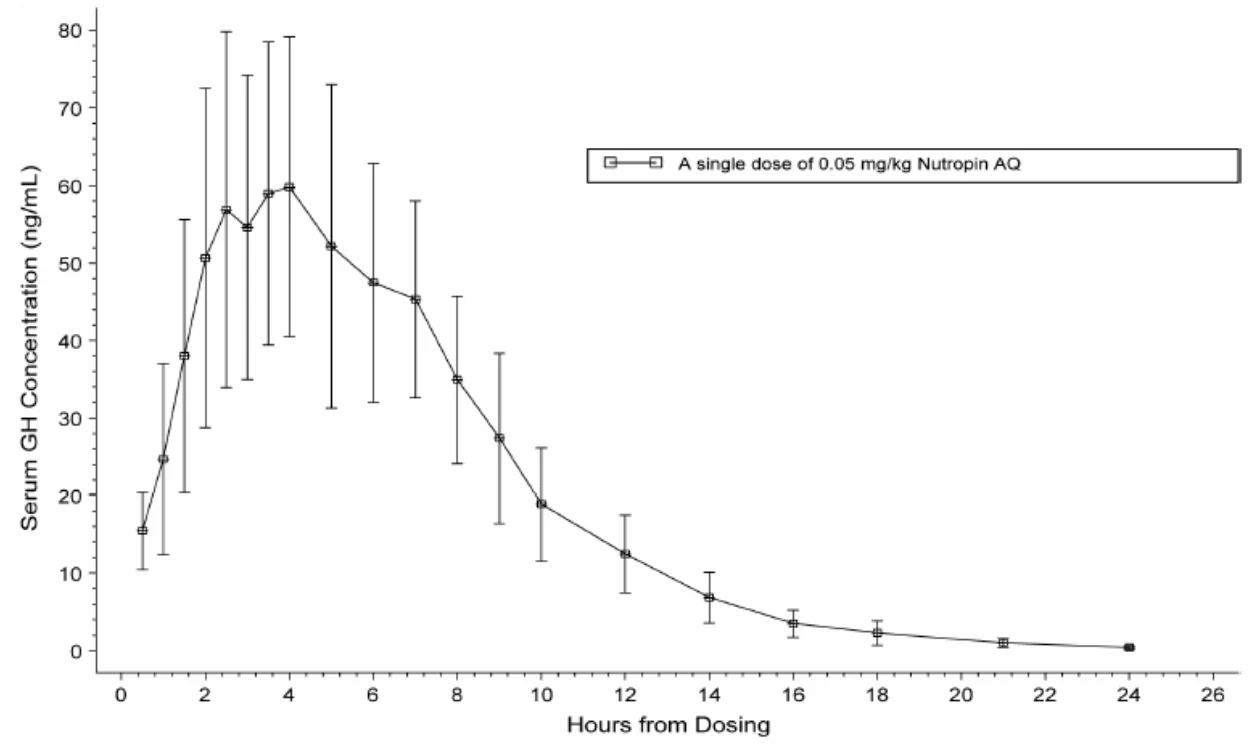
Chez des adultes et des enfants normaux ou accusant un déficit en hormone somatotrope, le profil pharmacocinétique de la somatotrophine recombinante administrée par voie intramusculaire et sous-cutanée est le même, quels que soient le type d’hormone de croissance et la posologie utilisée. Le profil pharmacocinétique de NUTROPIN après administration sous-cutanée concorde à peu près avec les données relevées dans la presse médicale. Un petit nombre d’études visant à déterminer la gamme posologique suggèrent que la clairance et la SSC de la somatotrophine recombinante sont proportionnelles à la dose à l’intérieur de la gamme thérapeutique. La réduction de la clairance observée dans les cas de dysfonction hépatique ou rénale sévère reflète le rôle du foie et des reins comme principaux organes d’élimination de l’hormone de croissance humaine exogène. Aucune étude pharmacocinétique chez des enfants atteints d’insuffisance rénale chronique, de syndrome de Turner ou de retard statural n’a été effectuée.
TOXICOLOGIE
Innocuité
Aucun effet toxique n’a été observé chez le rat ou le singe après l’administration de rhGH pendant 14 jours. Dans une étude, la rhGH a été administrée à raison de 0,125 à 0,625 mg/kg à 36 singes rhésus pendant 2 semaines (6 injections). Il n’y a pas eu d’effet toxique clinique. Dans une autre étude, 40 rats mâles et 40 rates ont été répartis entre les groupes suivants (20/groupe – 5 mâles et 5 femelles traités et 5 mâles et 5 femelles témoins) : 0; 0,125; 0,625 ou 3,125 mg/kg par jour. Aucun effet relié au traitement n’a été enregistré à la posologie de 0,125 mg/kg ni chez les femelles recevant 0,625 mg/kg. Aux doses de 0,625 et 3,125 mg/kg, on a observé une augmentation du poids des surrénales chez les mâles, tandis que les femelles recevant 3,125 mg/kg ont affiché une augmentation du poids total. Ces changements reflétaient fort probablement des effets physiologiques et non des effets toxiques. On n’a pas noté d’effet toxique local, et les réactions au point d’injection étaient semblables chez les animaux traités et les témoins. Après 13 semaines d’administration de rhGH à une dose atteignant 6 fois la dose clinique de 0,1 mg/kg, on n’a pas observé d’effets toxiques importants chez les singes recevant 3 injections par semaine.
L’administration intramusculaire ou sous-cutanée du double de la dose clinique de rhGH à des lapins n’a pas occasionné d’inflammation locale ni de changements dégénératifs aux points d’injection significativement plus marqués chez ces animaux que chez les animaux recevant un placebo, tandis que la carragénine, un irritant reconnu, a provoqué une myodégénérescence et une nécrose nettement plus prononcées au point d’injection.
Immunogénicité
Dans les études sur les singes rhésus effectuées dans le but d’évaluer l’immunogénicité de la rhGH durant un traitement, un titre d’anticorps positif a été observé chez 2 des 23 animaux recevant l’hormone de croissance à raison de 125 ou 625 µg/kg de poids corporel 3 fois par semaine pendant plus de 12 semaines, soit 2 des 5 animaux qui avaient reçu à la fois la rhGH et l’estradiol. Aucun singe ayant reçu seulement la rhGH n’avait un titre d’anticorps positif.
Une étude évaluant l’immunogénicité de NUTROPIN AQ (somatotrophine injectable) chez des souris transgéniques (ayant un gène exprimant l’hormone de croissance humaine), a indiqué que le pouvoir immunogène de NUTROPIN AQ n’est pas plus grand que celui de NUTROPIN (somatotrophine pour injection) en poudre lyophilisée.
Interactions médicamenteuses
Les effets de la thyroxine (0,02 mg/kg) et de la prednisone (10 mg/kg) administrées conjointement à l’hormone de croissance (1,6 mg/kg) sur les enzymes hépatiques métabolisant le médicament ont aussi été évalués chez le rat. Un traitement de 3 jours par la prednisone a réduit la concentration du cytochrome P-450, augmenté l’activité des mono-oxygénases et de la UDP-glucuronosyl-transférase et réduit légèrement l’activité de la glutathion S-transférase. Après 5 jours d’administration de la prednisone, toutes les réactions de conjugaison de phase II avaient diminué. La thyroxine (0,1 et 0,2 mg/kg) a causé une réduction proportionnelle à la dose de la concentration du cytochrome P-450 et de l’activité des mono-oxygénases et n’a exercé aucun effet apparent sur les réactions enzymatiques de conjugaison de phase II. Des doses de 1 mg/kg de thyroxine ont entraîné une baisse de l’activité de la glutathion S-transférase après 5 jours. Les résultats de cette étude suggèrent que la prednisone et la thyroxine n’altèrent pas significativement le système d’oxydases à fonction mixte des microsomes hépatiques.
Des travaux plus récents menés par Wilson ont démontré que l’administration de somatotrophine d’origine hypophysaire réduit l’activité des oxydases hépatiques à fonction mixte. D’autres chercheurs ont fait état d’une réduction des réactions de biotransformation de phase I ainsi que des réactions enzymatiques de phase II. Ces résultats portent à croire que l’administration de l’hormone de croissance exogène modifie le devenir des médicaments concomitants ainsi que le sort de l’hormone de croissance elle-même. D’autres études sont nécessaires pour démontrer l’importance clinique de ces modifications.
RÉFÉRENCES
- 1. Aceto T Jr, Frasier SD, Hayles AB et al. Collaborative study of the effects of human growth hormone in growth hormone deficiency: I. First year of therapy. J Clin Endocrinol Metab 1972;35:483-96.
- 2.
Arslanian SA, Becker DJ, Lee PA et al. Growth hormone therapy and tumor recurrence.
Findings in children with brain neoplasms and hypopituitarism. Am J Dis Child 1985;139:347-50.
- 3. Attie KM, Chernausek S, Frane J, Rosenfeld RG, et al. Growth hormone use in Turner syndrome: a preliminary report on the effect of early vs. delayed estrogen. In: Turner Syndrome in a Life-Span Perspective. Albertsson-Wikland K, Ranke M, ed. Elsevier Science, 1995, pp 175-81.
- 4. Bernstein, J. The normal kidney: morphologic development and anatomy. In: Rudolph, A.M., ed. Pediatrics. Seventeenth edition. Appleton-Century Craft:1171-2.
- 5. Brody JS, Fisher AB, Gocmen A et al. Acromegalic pneumonomegaly: lung growth in the adult. Clin Invest 1970;49:1051-60.
- 6. Chipman JJ, Zerwerkh J, Nicar M et al. Effect of growth hormone administration: reciprocal changes in serum 1 alpha, 25-dihydroxyvitamin D and intestinal calcium absorption. J Clin Endocrinol Metab 1980;51:321-4.
- 7. Cheek DB, Brasei JA, Elliott D, Scott R. Muscle cell size and number in normal children and in dwarfs (pituitary, cretins and primordial). Preliminary observation. Bull Johns Hopkins Hosp 1966;119:46-62.
- 8.
Codner E, Mericq V, Cassoria F. Optimizing growth hormone therapy during puberty. Horm
Res 1997;48(Suppl 5):16-20.
- 9. Costin G, Kogut MD, Frasier SD. Effect of low dose human growth hormone on carbohydrate metabolism in children with hypopituitarism. J Pediatr 1972;80:796-803.
- 10.
Daughaday W. The Adenohypophysis. In: Williams RM, ed. Textbook of Endocrinology 6th
Ed. WB Saunders 1981;87-99.
- 11. Eriksson L, Nilsson B, Carlstrom K et al. Secretory pattern of growth hormone regulates steroid sulfatase activity in rat liver. J Steroid Biochem 1989;33:413-6.
- 12.
Frasier SD. Human pituitary growth hormone (hGH) therapy in growth hormone deficiency.
Endocr Rev 1983;4:155-70.
- 13. Guler HP, Zapf J, Scheiwiller E et al. Recombinant human insulin-like growth factor I stimulates growth and has distinct effects on organ size in hypophysectomized rats. Proc Natl Acad Sci USA 1988;85:4889-93.
- 14.
Henneman PH, Forbes AP, Modawer M et al. Effects of human growth hormone in man. J
Clin Invest 1960;39:1223.
- 15. Jorgensen JO, Flyvbjerg A, Lauritzen T et al. Dose-response studies with biosynthetic human growth hormone (GH) in GH-deficient patients. J Clin Endocrinol Metab 1988;67:36-40.
- 16. Kaplan SL, Underwood LE, August GP et al. Clinical studies with recombinant-DNA-derived methionyl human growth hormone in growth hormone deficient children. Lancet 1986;1:697-700.
- 17. Kurtz A, Jelkmann W, Bauer C. A new candidate for the regulation of erythropoiesis. Insulin-like growth factor 1. FEBS Lett 1982;149:105-8.
- 18. Levitsky LL, Schoeller DA, Lambert GH et al. Effect of growth hormone therapy in growth hormone-deficient children on cytochrome P-450- dependent 3-N-demethylation of caffeine as measured by the caffeine 13 CO2 breath test. Dev Pharmacol Ther 1989;12:90-5.
- 19. Lippe BM, Kaplan SA, Golden MP et al. Carbohydrate tolerance and insulin receptor binding in children with hypopituitarism: response after acute and chronic human growth hormone administration. J Clin Endocrinol Metab 1981;53(3):507-13.
- 20. Marcus R, Butterfield G, Holloway L et al. Effects of shortterm administration of recombinant human growth hormone to elderly people. J Clin Endocrinol Metab 1990;70:519-27.
- 21. Mehls 0, Ritz E, Hunziker EB et al. Improvement of growth and food utilization by human recombinant growth hormone in uremia. Kidney Int 1988;33:45-52.
- 22. Nakano M, Kainer G, Foreman JW et al. The effects of exogenous rat growth hormone therapy on growth of uremic rats fed an 8% protein diet. Pediatr Res 1989;26:204-7.
- 23. Parker ML, Utiger RD, Daughaday WH. Studies on human growth hormone II. The physiologic disposition and metabolic fate of human growth hormone in man. J Clin Invest 1962;41:262-8.
- 24. Prader A, Lilig R, Szeky J, Wagner H. The effect of human growth hormone in hypopituitary dwarfism. Arch Dis Child 1964;39:535-44.
- 25. Prasad V, Greig F, Bastian W et al. Slipped capital femoral epiphysis during treatment with recombinant growth hormone for isolated, partial growth hormone deficiency. J Pediatr 1990;116:397-9.
- 26.
Preece MA. Diagnosis and treatment of children with growth hormone deficiency. Clin
Endocrinol Metab 1982;11:1-24.
- 27.
Raben MS. Hollenberg CH. Effect of growth hormone on plasma fatty acids. J Clin Invest
1959;38:484-8.
- 28. Redmond GP, Bell JJ, Perel JM. Effect of human growth hormone on amobarbital metabolism in children. Clin Pharmacol Ther 1978;24:213-8.
- 29. Redmond GP, Bell JJ, Nichola PS, Perel JM. Effect of growth hormone on human drug metabolism: time course and substrate specificity. Pediatr Pharmacol 1980;1:63-70.
- 30. Rosenbaum M., Gertner JM. Metabolic clearance rates of synthetic human growth hormone in children, adult women and adult men. J Clin Endocrinol Metab 1989;69:820-4.
- 31. Rosenfeld RG, Aggarwal BB, Hintz RL, Dollar LA. Recombinant DNA-derived methionyl human growth hormone is similar in membrane binding properties to human pituitary growth hormone. Biochemical and Biophysical Research Communications 1982;106:202-9.
- 32. Rosenfeld RG, Attie K, Frane J, Brasel JA, Burstein S, Cara JF, et al. Growth hormone therapy of Turner’s syndrome: Beneficial effect on adult height. J Pediatr 1998;132:319-24.
- 33. Rosenfeld RG, Frane J, Attie K et al. Six-year results of a randomized, prospective trial of human growth hormone and oxandrolone in Turner syndrome. J Pediatr 1992;121:49-55.
- 34. Rosenfeld RG, Wilson DM, Dollar LA, Bennett A, Hintz RL. Both human pituitary growth hormone and recombinant DNA-derived human growth hormone cause insulin resistance at a postreceptor site. J Clin Endocrinol Metab 1982;54:1033-8.
- 35. Tönshoff B, Heinrich U, Mehl O. How safe is the treatment of uraemic children with recombinant human growth hormone? Pediatr Nephrol 1991;5:454-60.
- 36. Salmon WD Jr, Daughaday WH. A hormonally controlled serum factor which stimulates sulfate incorporation by cartilage in vitro. J Lab Clin Med 1957;49:825-36.
- 37. Sherwin RS, Schulman GA, Hendler R, Walesky M, Belous A, Tambolane W. Effect of growth hormone on oral glucose tolerance and circulating metabolic fuels in man. Diabetologia 1983;24:155-61.
- 38.
Skottner A, Forsman A, Fholenhag K, Helleberg A, Lofberg E, Fryklund L. Vangbo B, Skoog
B. Human growth hormone produced by E. coli: a preliminary study of effects on hypophysectomized rats. In: Gueriguian JL, ed. Insulins, Growth Hormone and Recombinant DNA Technology. Raven Press, New York 1981;108:1-15.
- 39.
Stebbing N, Olson K, Lin N, Harkins RN, Snider C, Ross MJ, Fields F, May L, Fenno J,
Fodge D, Prender G. Biological comparison of natural and recombinant Growth Hormone and Recombinant DNA Technology. Raven Press, New York 1981;12-21.
- 40. Tanner JM, Whitehouse RM, Hughes PC, Vince FP. Effect of human growth hormone treatment for 1 to 7 years on growth of 100 children, with growth hormone deficiency, low birthweight, inherited smallness, Turner's syndrome and other complaints. Arch Dis Child 1971;46:745-82.
- 41. Thomsett MJ, Conte FA, Kaplan SL, Grumbach MM. Endocrine and neurologic outcome in childhood craniopharyngioma: review of effect of treatment in 42 patients. J Pediatr 1980;97:728-35.
- 42.
Thomson JA, McCrossan J, Mason DK. Salivary gland enlargement in acromegaly. Clin
Endocrinol 1974;3:1-4.
- 43.
Watkins SL. Bone disease in patients receiving growth hormone. Kidney Int Suppl
1996;53:S126-7.
- 44. Wilson JT. Alterations of normal development of drug metabolism by injection of growth hormone. Nature 1970;225:861-3.
- 45.
Wilson JT. Growth hormone modulation of liver drug metabolic enzyme activity in the rat: 1.
Effect of the hormone on the content and rate of reduction of microsomal cytochrome P-450. Biochem Pharmacol 1973;22:1717-28.