


Monographie de produit - Ngenla
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2026-07 |
| 4 Posologie et administration, 4.4 Administration | 2026-07 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-07 |
| 7 Mises en garde et précautions, Appareil musculosquelettique | 2026-07 |
Table des matières
Certaines sections (tel qu’indiqué dans la section 2.1 de la ligne directrice des monographies de produit) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
Indications ............................................................................................................................ 5
1.1 Pédiatrie .................................................................................................................. 5
Gériatrie .............................................................................................................................. 5
Contre-indications ................................................................................................................. 5
4 Posologie et administration ........................................................................................ 6
Considérations posologiques .............................................................................................. 6
Posologie recommandée et ajustement posologique ........................................................ 6
4.4 Administration ........................................................................................................ 7
Dose oubliée ....................................................................................................................... 7
Surdose ................................................................................................................................. 8
Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 8
Mises en garde et précautions ............................................................................................... 9
Généralités .......................................................................................................................... 9
Cancérogenèse et mutagenèse ........................................................................................ 10
Appareil cardiovasculaire .................................................................................................. 10
Système endocrinien et métabolisme .............................................................................. 11
Système immunitaire ........................................................................................................ 12
Surveillance et examens de laboratoire ........................................................................... 12 Appareil musculosquelettique .......................................................................................... 12
Santé reproductive ........................................................................................................... 13
4.1 Populations particulières ...................................................................................... 13
Grossesse .......................................................................................................................... 13
Allaitement ........................................................................................................................ 14
Enfants et adolescents ...................................................................................................... 14
Personnes âgées ............................................................................................................... 14
Effets indésirables ............................................................................................................... 14
4.1 Aperçu des effets indésirables .............................................................................. 14
Effets indésirables observés au cours des études cliniques ............................................. 14
Effets indésirables observés au cours des études cliniques – enfants et adolescents..... 15
Effets indésirables peu fréquents observés au cours des études cliniques ..................... 17
Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ....................................................................................................................... 17
4.5 Effets indésirables observés après la commercialisation ..................................... 17
Interactions médicamenteuses ............................................................................................ 18
4.4 Interactions médicament-médicament ................................................................ 18
Interactions médicament-aliment .................................................................................... 19
Interactions médicament-plante médicinale ................................................................... 19
Interactions médicament-examens de laboratoire .......................................................... 19
Pharmacologie clinique ....................................................................................................... 19
4.1 Mode d’action ....................................................................................................... 19
Pharmacodynamie ............................................................................................................ 19
Pharmacocinétique ........................................................................................................... 20
Immunogénicité ................................................................................................................ 22
Conservation, stabilité et mise au rebut ............................................................................... 22
Instructions particulières de manipulation du produit .......................................................... 23
Partie 2 : Renseignements scientifiques ............................................................................... 24
Renseignements pharmaceutiques ...................................................................................... 24
Études cliniques .................................................................................................................. 25
4.1 Plan et caractéristiques démographiques des études .......................................... 25
Résultats des études ......................................................................................................... 25
Microbiologie ...................................................................................................................... 27
Toxicologie non clinique ...................................................................................................... 27
Renseignements destinés aux patient·e·s............................................................................. 30
MODE D’EMPLOI ................................................................................................................. 37
MODE D’EMPLOI ................................................................................................................. 54
Partie 1 : Renseignements destinés aux professionnels de la santé
Indications
NGENLA (somatrogon) est indiqué pour :
- le traitement à long terme des enfants qui présentent un retard de croissance imputable à une sécrétion insuffisante d’hormone de croissance (déficit en hormone de croissance).
1.1 Pédiatrie
Enfants (de l’âge de 3 ans jusqu’à la fusion des épiphyses) : L’efficacité et l’innocuité de NGENLA ont été établies par des essais cliniques menés chez des enfants de 3 à 11 ans présentant un retard de croissance imputable à un déficit en hormone de croissance. L’efficacité et l’innocuité de NGENLA n’ont pas été établies chez les enfants de moins de 3 ans. Les données sur l’efficacité et l’innocuité de NGENLA chez les patients de 12 ans à moins de 18 ans sont limitées. Aucun essai clinique n’a été mené auprès d’enfants présentant un retard de croissance imputable à un déficit acquis en hormone de croissance résultant d’un cancer (voir 14 Études cliniques).
Gériatrie
Personnes âgées : NGENLA n’est pas indiqué chez les adultes. Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
Contre-indications
- NGENLA est contre-indiqué chez les patients dont les épiphyses sont soudées.
- NGENLA est contre-indiqué chez les patients atteints d’une tumeur et/ou d’une affection maligne évolutive (voir 7 Mises en garde et précautions).
- NGENLA est contre-indiqué chez les patients atteints d’une maladie aiguë grave consécutive à une intervention à cœur ouvert, à une chirurgie abdominale, à des traumas accidentels multiples ou à une insuffisance respiratoire aiguë (voir 7 Mises en garde et précautions).
- NGENLA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
Considérations posologiques
- Le traitement par NGENLA doit être instauré et supervisé par un médecin expérimenté dans le diagnostic et la prise en charge du retard de croissance imputable à un déficit en hormone de croissance chez les enfants.
Comme la prise d’œstrogènes par voie orale peut réduire la réponse de l’IGF-1 sérique à
NGENLA, la posologie de NGENLA pourrait devoir être augmentée chez les patientes sous œstrogénothérapie orale. Cependant, il ne faut pas dépasser la dose hebdomadaire maximale recommandée (voir 9.4 Interactions médicament-médicament).
- NGENLA n’a pas été évalué chez des patients atteints d’insuffisance rénale.
- NGENLA n’a pas été évalué chez des patients atteints d’insuffisance hépatique.
- Ne pas agiter le stylo prérempli, car cela pourrait altérer le médicament.
Posologie recommandée et ajustement posologique
La dose recommandée est de 0,66 mg par kilogramme de poids corporel, à administrer une fois par semaine par injection sous-cutanée. Pour les patients chez qui un traitement par une préparation d’hormone de croissance à prise quotidienne est remplacé par le traitement hebdomadaire par NGENLA, ce dernier peut être instauré à raison de 0,66 mg/kg/semaine dès le lendemain de la dernière dose quotidienne. Une surveillance régulière du taux de facteur de croissance insulinomimétique de type 1 (IGF-1) est recommandée durant le traitement par NGENLA.
La posologie de NGENLA peut être ajustée au besoin en fonction de la vitesse de croissance, du poids corporel et de la concentration sérique d’IGF-1.
Ajustement posologique
Pour la surveillance du taux d’IGF-1, les échantillons doivent toujours être prélevés 4 jours après l’administration d’une dose. Le score Z à viser pour le taux d’IGF-1 doit correspondre à la limite supérieure de la normale sans toutefois dépasser 2 écarts types (voir 7 Mises en garde et précautions).
Chez les patients dont le taux sanguin d’IGF-1 dépasse de plus de 2 écarts types la valeur de référence moyenne pour leur âge et leur sexe, la dose de NGENLA doit être réduite de 15 %. Plus d’une réduction de la dose peut être requise chez certains patients.
Il faut surveiller étroitement la vitesse de croissance au cours de la première année du traitement par NGENLA. Lorsque la vitesse de croissance d’un patient ne s’accélère pas au cours de la première année, il y a lieu d’évaluer l’observance thérapeutique et les autres causes possibles du retard de croissance (p. ex., hypothyroïdie, sous-alimentation, âge osseux avancé), et d’envisager l’abandon du traitement par NGENLA.
Le traitement doit être arrêté quand des signes de soudure des épiphyses sont observés.
4.4 Administration
NGENLA peut être administré dans l’abdomen, une cuisse, une fesse ou le haut d’un bras. Il faut changer de point d’injection toutes les semaines pour diminuer les risques de lipoatrophie ou de lipohypertrophie (voir 7 Mises en garde et précautions, Système immunitaire et 8.5 Effets indésirables observés après la commercialisation).
S’il faut administrer plus d’une injection pour obtenir la pleine dose, administrer chaque injection dans un point d’injection distinct.
Administrer NGENLA une fois par semaine, le même jour de la semaine, à n’importe quel moment de la journée. Le point d’injection choisi doit être préparé conformément aux directives du mode d’emploi. Toujours utiliser une nouvelle aiguille stérile à chaque injection.
Le stylo prérempli peut être utilisé dès sa sortie du réfrigérateur. Pour rendre l’injection plus agréable, il est possible de laisser le stylo prérempli atteindre la température ambiante (de 20 °C à 25 °C) pendant au plus 30 minutes avant l’injection.
Au besoin, il est possible d’administrer la dose hebdomadaire un autre jour de la semaine, pourvu qu’il se soit écoulé au moins 3 journées (plus de 72 heures) entre les 2 doses. Une fois qu’une nouvelle journée est choisie, poursuivre l’administration une fois par semaine.
Si cela est jugé approprié, les parents ou les aidants peuvent administrer NGENLA à leur enfant ou à la personne dont ils s’occupent, ou les patients peuvent se l’administrer eux-mêmes (sous la supervision du parent ou de l’aidant), après avoir reçu d’un professionnel de la santé une formation adéquate sur la détermination de la dose appropriée et la bonne technique d’injection sous-cutanée.
Dose oubliée
Si une dose est omise, administrer NGENLA dès que possible si moins de 3 journées se sont écoulées depuis la date prévue de l’administration. Si plus de 3 journées se sont écoulées, sauter la dose omise et administrer la dose suivante au jour habituel. Dans l’un ou l’autre de ces cas, le patient peut ensuite reprendre son calendrier d’administration hebdomadaire habituel.
Surdose
NGENLA n’a pas été étudié à des doses supérieures à 0,66 mg/kg de poids corporel par semaine.
L’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne montre qu’une surdose de courte durée peut entraîner d’abord une hypoglycémie, puis une hyperglycémie. Une surdose chronique peut engendrer des signes et des symptômes de gigantisme et/ou d’acromégalie compatibles avec une surproduction d’hormone de croissance humaine.
Le traitement d’une surdose par NGENLA consiste en des mesures générales de soutien.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/ composition | ||||
| Injection sous-cutanée | Solution stérile conditionnée dans un stylo prérempli : 24 mg de somatrogon dans 1,2 mL (20 mg/mL) ou 60 mg de somatrogon dans 1,2 mL (50 mg/mL) | Acide citrique monohydraté, L-histidine, m-crésol, poloxamère 188, chlorure de sodium, citrate de sodium dihydraté et eau pour préparations injectables | ||
Le stylo prérempli NGENLA est offert sous les formes suivantes :
| Stylo prérempli de 24 mg | Stylo prérempli de 60 mg | |
| Concentration de la solution de somatrogon | 20 mg/mL | 50 mg/mL |
| Volume | 1,2 mL | 1,2 mL |
| Couleur | Capuchon du stylo, bouton d’injection et étiquette de couleur lilas | Capuchon du stylo, bouton d’injection et étiquette de couleur bleue |
| Paliers d’augmentation de la dose | 0,2 mg/0,01 mL | 0,5 mg/0,01 mL |
| Dose unique maximale | 12 mg (0,6 mL) | 30 mg (0,6 mL) |
La solution de somatrogon pour injection est limpide et incolore à jaune pâle; son pH est de 6,6.
Chaque emballage du produit contient un stylo prérempli jetable rempli d’une solution de somatrogon et devant être utilisé par un seul patient. Chaque stylo prérempli peut être réglé pour délivrer une dose variable, déterminée par le poids corporel du patient.
Le produit médicinal, son contenant principal (cartouche, rondelle d’étanchéité bicouche et embout du piston) et le stylo prérempli ne contiennent pas de latex de caoutchouc naturel.
Le produit doit être administré à l’aide d’aiguilles stériles, qui ne sont pas fournies. Consulter le mode d’emploi du produit pour connaître la liste des aiguilles compatibles.
Mises en garde et précautions
Généralités
Maladie aiguë grave
On ne dispose d’aucune donnée clinique sur l’administration de NGENLA à des patients atteints d’une maladie aiguë grave.
Des préparations d’hormone de croissance à prise quotidienne ont été associées à une hausse de la mortalité chez des patients atteints d’une maladie aiguë grave consécutive à une intervention à cœur ouvert, à une chirurgie abdominale ou à des traumas accidentels multiples, ou qui souffraient d’insuffisance respiratoire aiguë.
Sur la base de l’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne, si un patient devient gravement malade au cours de son traitement par NGENLA, il faut envisager l’abandon du traitement (voir 2 Contre-indications).
Myosite
La myosite est un effet indésirable très rare pouvant être lié à l’agent de conservation, le métacrésol. En cas de myalgie ou de douleur démesurée au point d’injection, on devrait envisager la possibilité d’une myosite et, le cas échéant, opter pour une préparation d’hormone de croissance ne contenant pas de métacrésol.
Cancérogenèse et mutagenèse
Sur la base de l’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne, le risque d’apparition d’un second néoplasme (bénin ou malin) est plus élevé chez les survivants d’un cancer infantile. La plupart du temps, ce second néoplasme a pris la forme d’une tumeur intracrânienne, plus précisément d’un méningiome chez les patients soumis à une radiothérapie de la tête. Cela dit, on a signalé que le risque de récidive d’un cancer primitif n’était pas plus élevé chez les survivants d’un cancer infantile traités par les préparations d’hormone de croissance à administration quotidienne. Les patients en rémission complète d’une affection maligne doivent faire l’objet d’une surveillance étroite visant à déceler tout signe de récidive après l’instauration du traitement par NGENLA. Dans les cas d’apparition ou de récidive d’une maladie maligne, le traitement par NGENLA doit être interrompu.
Les patients traités par NGENLA doivent être surveillés de près afin que tout signe d’une accélération de la croissance ou d’éventuels changements malins de nævi préexistants soient détectés. Il faut demander aux patients ou aux aidants de signaler les changements marqués du comportement, l’apparition de maux de tête et de troubles de la vision ainsi que les changements de la pigmentation de la peau ou de l’aspect de nævi préexistants.
Aucune étude animale sur la cancérogénicité de NGENLA n’a été menée.
Appareil cardiovasculaire
Œdème
Sur la base de l’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne, une rétention hydrique (œdème, arthralgie, syndrome du canal carpien) peut survenir. Les manifestations cliniques de la rétention hydrique sont généralement transitoires et liées à la dose.
Hypertension intracrânienne bénigne
Aucun signe d’hypertension intracrânienne bénigne n’a été observé dans les études cliniques sur NGENLA.
Une hypertension intracrânienne s’accompagnant d’un œdème papillaire, d’une altération de la vision, de céphalées, de nausées et/ou de vomissements a été signalée chez un petit nombre de patients traités quotidiennement par des produits à base d’hormone de croissance. Les symptômes apparaissent généralement au cours des 8 premières semaines du traitement quotidien. Dans tous les cas rapportés, les signes et les symptômes associés à l’hypertension intracrânienne ont rapidement disparu après l’arrêt du traitement ou une réduction de la dose quotidienne d’hormone de croissance. Il faut interrompre temporairement le traitement par NGENLA chez les patients qui présentent des signes d’hypertension intracrânienne à l’évaluation clinique ou à l’examen du fond de l’œil. Si le traitement par NGENLA est repris, il est recommandé de rester à l’affût de signes et de symptômes d’hypertension intracrânienne.
Système endocrinien et métabolisme
Insuffisance surrénalienne
Les données publiées indiquent que chez les patients qui présentent un déficit en hormones hypophysaires ou qui risquent d’en développer un, un traitement quotidien par une hormone de croissance peut réduire le taux sérique de cortisol et/ou mettre en évidence une insuffisance surrénalienne centrale (secondaire). De plus, les patients qui suivent un traitement substitutif par des glucocorticoïdes en raison d’une insuffisance surrénalienne déjà diagnostiquée pourraient devoir en augmenter les doses d’entretien ou les doses administrées en situation de stress après la mise en route du traitement par NGENLA. Il faut surveiller les patients atteints d’insuffisance surrénalienne pour déterminer si leur taux sérique de cortisol diminue et/ou si leur dose de glucocorticoïdes doit être augmentée (voir 9 Interactions médicamenteuses).
Altération du métabolisme du glucose
Aucune modification d’importance clinique du métabolisme du glucose, y compris de la sensibilité à l’insuline, n’a été notée dans les études cliniques sur NGENLA.
L’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne montre que le traitement par NGENLA peut induire un état d’insulinorésistance et d’hyperglycémie. Il faut envisager de surveiller plus étroitement les patients traités par NGENLA s’ils présentent une intolérance au glucose ou des facteurs de risque additionnels de diabète. Il est possible que le traitement antidiabétique des patients diabétiques traités par NGENLA doive être ajusté (voir 9 Interactions médicamenteuses).
Insuffisance thyroïdienne
L’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne montre qu’une hypothyroïdie non diagnostiquée ou non traitée peut nuire à la réponse au traitement par NGENLA. Il faut surveiller la fonction thyroïdienne durant le traitement par NGENLA, à la fréquence indiquée selon l’évaluation clinique.
Syndrome de Prader-Willi
NGENLA n’a pas été évalué chez des patients atteints du syndrome de Prader-Willi. Des cas de mort subite consécutifs à l’instauration d’un traitement par une hormone de croissance ont été rapportés chez des enfants atteints du syndrome de Prader-Willi qui présentaient au moins un des facteurs de risque suivants : obésité sévère, antécédents d’obstruction des voies respiratoires supérieures ou d’apnée du sommeil, ou encore infection respiratoire non caractérisée.
Système immunitaire
Réactions au point d’injection
Les patients peuvent présenter une rougeur, un œdème, une douleur, une inflammation et des démangeaisons au point d’injection de NGENLA (voir 8 Effets indésirables). La rotation continue des points d’injection peut contribuer à réduire ou à prévenir de telles réactions. Les réactions au point d’injection peuvent, dans de rares cas, nécessiter l’interruption du traitement.
Lipoatrophie/lipohypertrophie
L’administration de NGENLA au même endroit sur une longue période peut entraîner une lipoatrophie. Dans de rares cas, l’injection sous-cutanée de préparations d’hormone de croissance peut également causer une lipohypertrophie. Pour réduire ces risques, il faut assurer la rotation des points d’injection.
Hypersensibilité
Des réactions d’hypersensibilité générales graves (p. ex., anaphylaxie et œdème angioneurotique) ont été signalées chez des patients recevant quotidiennement un produit à base d’hormone de croissance. En cas de réaction d’hypersensibilité grave, cesser immédiatement l’utilisation de NGENLA; administrer promptement les soins de secours habituels et surveiller les signes et les symptômes jusqu’à ce qu’ils disparaissent. Il ne faut pas administrer NGENLA aux patients qui ont déjà présenté une réaction d’hypersensibilité au produit (voir 2 Contre-indications).
Surveillance et examens de laboratoire
La posologie de NGENLA peut être ajustée au besoin en fonction de la vitesse de croissance, du poids corporel et de la concentration sérique du facteur de croissance insulinomimétique de type 1 (IGF-1). Pour la surveillance du taux d’IGF-1, les échantillons doivent toujours être prélevés 4 jours après l’administration d’une dose. Le score Z à viser pour le taux d’IGF-1 doit correspondre à la limite supérieure de la normale sans toutefois dépasser 2 écarts types (voir 4.2 Posologie recommandée et ajustement posologique).
Il est peu probable que le somatrogon ait une incidence sur les résultats des tests de grossesse sanguins et urinaires (voir 9.7 Interactions médicament-examens de laboratoire).
Appareil musculosquelettique
Troubles épiphysaires
Aucun trouble épiphysaire n’a été signalé dans les études cliniques menées chez des patients recevant NGENLA. Dans le cadre de la pharmacovigilance, des cas d’épiphysiolyse fémorale supérieure ont été associés à l’administration de NGENLA (voir 8.5 Effets indésirables observés après la commercialisation). L’expérience acquise avec les préparations d’hormone de croissance à administration quotidienne montre que la fréquence des troubles épiphysaires, y compris de l’épiphysiolyse fémorale supérieure et de l’ostéonécrose de la tête fémorale (incluant la maladie de Legg-Calvé-Perthes), peut augmenter en présence d’un trouble endocrinien ou d’une poussée de croissance. Tout enfant chez qui l’on observe un début de claudication ou qui se plaint de douleur à la hanche ou au genou durant le traitement doit être examiné avec soin.
Scoliose
Une scoliose pourrait s’accentuer chez les enfants qui connaissent une croissance rapide. Comme le somatrogon accélère la vitesse de croissance, il faut surveiller tout signe d’apparition ou d’aggravation d’une scoliose pendant le traitement par NGENLA.
Santé reproductive
Fertilité
Le risque d’infertilité chez les hommes et les femmes aptes à procréer n’a pas été étudié chez des sujets humains.
Les données provenant d’une étude sur la fertilité et le développement embryonnaire précoce chez le rat ont montré que l’administration du somatrogon a prolongé le cycle œstral ainsi que diminué le nombre de cycles œstraux et allongé l’intervalle entre les copulations. Une superovulation (c.-à-d. une augmentation du nombre de corps jaunes) ainsi qu’une augmentation du nombre d’implantations et du pourcentage de pertes préimplantation ont aussi été notées. Ces effets ont été observés à des doses de 3, 10 et 30 mg/kg de poids corporel administrées par injection sous-cutanée aux deux jours. Aucun effet sur les indices d’accouplement, de fertilité et de gestation ni sur les premiers stades du développement embryonnaire n’a toutefois été noté chez le rat (voir 16 Toxicologie non clinique).
4.1 Populations particulières
Grossesse
Aucune étude n’a été menée sur l’utilisation de NGENLA chez la femme enceinte. Les données provenant d’une étude portant sur le développement prénatal et postnatal chez le rat ont révélé une augmentation du poids corporel des rejetons des mères ayant reçu du somatrogon à raison de 10 ou 30 mg/kg de poids corporel aux deux jours. L’évaluation de la capacité de reproduction a aussi révélé une augmentation du temps écoulé avant l’accouplement chez les rejetons des mères ayant reçu 30 mg/kg de poids corporel aux deux jours. Les effets étaient liés à la dose de somatrogon reçue par la mère, mais ils ont été considérés comme non indésirables (voir 16 Toxicologie non clinique). Comme les études sur la reproduction animale ne permettent pas toujours de prédire les effets chez l’humain, on ignore si NGENLA peut nuire au fœtus lorsqu’il est administré à une femme enceinte. NGENLA ne doit être administré aux femmes enceintes qu’en cas de nécessité absolue.
Il est peu probable que le somatrogon ait une incidence sur les résultats des tests de grossesse sanguins et urinaires (voir 9.7 Interactions médicament-examens de laboratoire).
Allaitement
On ignore si le somatrogon est excrété dans le lait maternel chez l’humain. Comme beaucoup de médicaments le sont, des précautions s’imposent.
Enfants et adolescents
L’efficacité et l’innocuité de NGENLA ont été évaluées auprès d’enfants âgés de 3 à 11 ans présentant un retard de croissance imputable à un déficit en hormone de croissance (voir 1 Indications).
Personnes âgées
| NGENLA n’est pas indiqué chez les adultes. L’efficacité et l’innocuité de NGENLA n’ont pas été | |
| établies chez les personnes âgées de 65 ans et plus (voir 1 Indications). | |
Effets indésirables
4.1 Aperçu des effets indésirables
La description des effets indésirables dans cette section repose sur l’expérience clinique acquise avec le somatrogon dans le cadre d’une étude de phase III (l’étude CP-4-006) menée auprès d’enfants présentant un déficit en hormone de croissance.
Lors de l’étude CP-4-006, les effets indésirables survenus le plus fréquemment chez les enfants présentant un déficit en hormone de croissance qui étaient traités par NGENLA ont été les réactions au point d’injection (43,1 %), les céphalées (16,5 %) et la pyrexie (16,5 %), comparativement à 25,2 %, 21,7 % et 13,9 %, respectivement, chez les enfants présentant un déficit en hormone de croissance qui recevaient la somatropine (voir 7 Mises en garde et précautions).
Dans la plupart des cas, et dans les deux groupes de traitement, la douleur au point d’injection était légère ou modérée. Huit patients ont signalé une douleur sévère au point d’injection (5 [4,6 %] dans le groupe somatrogon et 3 [2,6 %] dans le groupe somatropine). La région anatomique le plus fréquemment associée à une douleur au point d’injection dans les deux groupes de traitement était le bras (gauche ou droit); c’était aussi la région le plus souvent associée aux réactions de douleur sévère.
Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Effets indésirables observés au cours des études cliniques – enfants et adolescents
Les principales données sur l’innocuité proviennent d’une étude sur l’innocuité et l’efficacité de phase III (l’étude CP-4-006) menée auprès d’enfants présentant un retard de croissance imputable à un déficit en hormone de croissance (voir 14 Études cliniques). Ces données rendent compte de l’exposition de 109 patients à NGENLA administré 1 fois par semaine (0,66 mg de somatrogon par kg de poids corporel par semaine) et de l’exposition de 115 patients à la somatropine administrée 1 fois par jour (0,034 mg/kg de poids corporel par jour) durant 12 mois.
Dans les groupes de traitement, l’âge moyen des patients était de 7,7 ans (min.-max. : 3,0-12,0 ans); 40,2 % étaient âgés de plus de 3 ans à 7 ans, et 59,8 % avaient plus de 7 ans; 71,9 % des patients étaient des garçons et 28,1 %, des filles. Dans cette étude, 74,6 % des patients étaient blancs, 20,1 % étaient asiatiques, 0,9 % étaient noirs ou afro-américains, et 10,7 % ont été identifiés comme hispaniques ou latino-américains. Les caractéristiques pathologiques initiales étaient équilibrées entre les deux groupes de traitement.
Une étude de phase II (l’étude CP-4-004) a également été menée auprès d’enfants présentant un retard de croissance imputable à un déficit en hormone de croissance (voir 14 Études cliniques). Il n’y avait pas de différence significative sur le plan clinique entre la marge d’innocuité de NGENLA observée lors de l’étude CP-4-004 et celle observée lors de l’étude de phase III (étude CP-4-006).
Le tableau 2 indique les effets indésirables qui sont survenus chez ≥ 2 % des patients traités par NGENLA. On a demandé aux patients de consigner les réactions au point d’injection dans un journal qu’ils devaient remplir après chaque injection hebdomadaire s’ils étaient traités par NGENLA et une fois par semaine s’ils recevaient des injections quotidiennes de somatropine.
Tableau 2 – Effets indésirables signalés chez ≥ 2 % des enfants du groupe somatrogon, toutes causes confondues (entre le début et le 12e mois du traitement)
| Classification par discipline médicale (SOC) et terme privilégié par le MedDRA | Somatrogon (0,66 mg/kg de poids corporel/semaine) (N = 109) n (%) | Somatropine (0,034 mg/kg de poids corporel/jour) (N = 115) n (%) |
| AFFECTIONS HÉMATOLOGIQUES ET DU SYSTÈME LYMPHATIQUE | ||
| Anémie | 7 (6,4) | 7 (6,1) |
| Anémie ferriprive | 3 (2,8) | 2 (1,7) |
| AFFECTIONS ENDOCRINIENNES | ||
| Hypothyroïdie | 7 (6,4) | 3 (2,6) |
| AFFECTIONS OCULAIRES | ||
| Conjonctivite allergique | 3 (2,8) | 0 |
| Classification par discipline médicale (SOC) et terme privilégié par le MedDRA | Somatrogon (0,66 mg/kg de poids corporel/semaine) (N = 109) n (%) | Somatropine (0,034 mg/kg de poids corporel/jour) (N = 115) n (%) |
| AFFECTIONS GASTRO-INTESTINALES | ||
| Vomissements | 8 (7,3) | 9 (7,8) |
| Douleurs abdominales | 4 (3,7) | 2 (1,7) |
| Diarrhée | 3 (2,8) | 4 (3,5) |
| Nausées | 3 (2,8) | 1 (0,9) |
| TROUBLES GÉNÉRAUX ET ANOMALIES AU SITE D’ADMINISTRATION | ||
| Douleur au point d’injection | 43 (39,4) | 29 (25,2) |
| Pyrexie | 18 (16,5) | 16 (13,9) |
| Érythème au point d’injection | 9 (8,3) | 0 |
| Prurit au point d’injection | 6 (5,5) | 0 |
| Enflure au point d’injection | 5 (4,6) | 0 |
| Induration au point d’injection | 4 (3,7) | 1 (0,9) |
| INFECTIONS ET INFESTATIONS | ||
| Rhinopharyngite | 25 (22,9) | 29 (25,2) |
| Pharyngite | 7 (6,4) | 5 (4,3) |
| Rhinite | 6 (5,5) | 1 (0,9) |
| Grippe | 5 (4,6) | 3 (2,6) |
| Amygdalite | 5 (4,6) | 6 (5,2) |
| Oxyurose | 4 (3,7) | 2 (1,7) |
| Gastro-entérite | 4 (3,7) | 3 (2,6) |
| Otite externe | 4 (3,7) | 4 (3,5) |
| Otite moyenne | 4 (3,7) | 7 (6,1) |
| Bronchite | 3 (2,8) | 9 (7,8) |
| Conjonctivite | 3 (2,8) | 3 (2,6) |
| Molluscum contagiosum | 3 (2,8) | 0 |
| LÉSIONS, INTOXICATIONS ET COMPLICATIONS D’INTERVENTIONS | ||
| Morsure d’arthropode | 6 (5,5) | 1 (0,9) |
| INVESTIGATIONS | ||
| Augmentation des acides gras libre | 5 (4,6) | 1 (0,9) |
| TROUBLES DU MÉTABOLISME ET DE LA NUTRITION | ||
| Hypo-insulinisme | 4 (3,7) | 3 (2,6) |
| Hypertriglycéridémie | 3 (2,8) | 0 |
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | ||
| Arthralgie | 5 (4,6) | 8 (7,0) |
| Douleurs aux extrémités | 5 (4,6) | 5 (4,3) |
| AFFECTIONS DU SYSTÈME NERVEUX | ||
| Céphalées | 18 (16,5) | 25 (21,7) |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | ||
| Toux | 9 (8,3) | 9 (7,8) |
| Douleur oropharyngée | 6 (5,5) | 4 (3,5) |
| Rhinite allergique | 3 (2,8) | 1 (0,9) |
| Rhinorrhée | 3 (2,8) | 4 (3,5) |
| AFFECTIONS DE LA PEAU ET DU TISSU SOUS-CUTANÉ | ||
| Éruption généralisée | 3 (2,8) | 2 (1,7) |
Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Voici la liste des effets indésirables du médicament survenus (entre le début et le 12e mois du traitement) à une fréquence < 1 % dans les études cliniques (toutes causes confondues) :
Affections hématologiques et du système lymphatique : éosinophilie
Affections de l’oreille et du labyrinthe : douleurs à l’oreille
Affections gastro-intestinales : douleurs abdominales hautes, ulcération aphteuse, constipation, caries dentaires, entérite
Troubles généraux et anomalies au site d’administration : fatigue, ecchymose au point d’injection, saignement au point d’injection, sensation de chaleur au point d’injection, douleur
Infections et infestations : orgelet, pharyngite streptococcique, sinusite, pharyngite virale, infection virale des voies respiratoires supérieures, otite moyenne aiguë
Lésions, intoxications et complications d’interventions : chute, fracture traumatique
Investigations : hausse du taux sanguin de créatine kinase, baisse de la thyroxine libre
Troubles du métabolisme et de la nutrition : augmentation de l’appétit, carence en fer
Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires
Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) : papillome cutané
Affections du système nerveux : hypoesthésie
Affections psychiatriques : trouble déficitaire de l’attention avec hyperactivité
Affections respiratoires, thoraciques et médiastinales : congestion nasale
Affections de la peau et du tissu sous-cutané : érythème, éruption cutanée, urticaire
4.5 Effets indésirables observés après la commercialisation
Affections de la peau et du tissu sous-cutané : lipoatrophie
Affections musculosquelettiques et du tissu conjonctif : épiphysiolyse (y compris épiphysiolyse fémorale supérieure)
Interactions médicamenteuses
4.4 Interactions médicament-médicament
Glucocorticoïdes
Chez les patients recevant simultanément NGENLA et des glucocorticoïdes, il faut surveiller étroitement la posologie des glucocorticoïdes pour éviter qu’ils entraînent une insuffisance surrénalienne ou qu’ils exercent des effets inhibiteurs sur la croissance.
L’enzyme microsomale 11β-hydroxystéroïde déshydrogénase de type 1 (11βHSD-1) est essentielle à la conversion de la cortisone en cortisol, son métabolite actif, dans les tissus hépatiques et les tissus adipeux.
Le traitement quotidien par une préparation d’hormone de croissance inhibe la 11βHSD-1, ce qui réduit le taux sérique de cortisol et peut ainsi mettre en évidence une insuffisance surrénalienne centrale (secondaire) non diagnostiquée ou annuler l’efficacité de la glucocorticothérapie substitutive à faible dose (voir 7 Mises en garde et précautions).
Ce phénomène pourrait être plus marqué chez les patients qui prennent de l’acétate de cortisone ou de la prednisone que chez les autres patients parce que la conversion de ces médicaments en métabolites biologiquement actifs dépend de l’activité de la 11βHSD-1.
Insuline et/ou hypoglycémiants oraux/injectables
Il pourrait être nécessaire de modifier les doses d’insuline et/ou d’hypoglycémiants oraux ou injectables chez les patients diabétiques qui entreprennent un traitement par NGENLA (voir 7 Mises en garde et précautions).
Selon certaines données publiées, un traitement par l’hormone de croissance augmente la clairance de l’antipyrine sous la médiation du cytochrome P450 chez l’humain. Le somatrogon peut également augmenter l’activité de la CYP3A4. Ces données portent à croire que l’administration d’hormone de croissance peut modifier la clairance des composés (corticostéroïdes, stéroïdes sexuels, anticonvulsivants, cyclosporine) reconnus pour être métabolisés par les enzymes hépatiques du cytochrome P450. Une surveillance étroite est donc conseillée lorsque de tels composés sont administrés en concomitance avec le somatrogon.
Prise d’œstrogènes par voie orale
La prise d’œstrogènes par voie orale peut réduire la réponse de l’IGF-1 sérique au somatrogon. Ainsi, la posologie du somatrogon pourrait devoir être augmentée chez les patientes sous œstrogénothérapie orale. Si une œstrogénothérapie orale est amorcée ou cessée pendant le traitement par le somatrogon, il faut surveiller le taux d’IGF-1 afin de déterminer si la dose d’hormone de croissance doit être ajustée pour maintenir le taux sérique d’IGF-1 dans la plage normale (voir 4.1 Considérations posologiques).
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
Interactions médicament-examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies. Le somatrogon contient un domaine du peptide C-terminal (CTP, pour C-terminal peptide) provenant de la chaîne bêta de la gonadotrophine chorionique humaine (hCG). Lors d’épreuves in vitro, l’addition de somatrogon à des échantillons urinaires et sanguins n’a pas influencé les résultats de tests de grossesse commerciaux. Cependant, les concentrations sériques de somatrogon des enfants recevant 0,66 mg/kg de somatrogon atteignent des niveaux plus élevés que celles des sujets évalués dans le cadre de l’étude. Bien qu’il soit peu probable que le somatrogon influence les tests de grossesse, cette possibilité ne peut être écartée. Si une grossesse est soupçonnée, il est recommandé d’effectuer le test avant l’administration du somatrogon afin de réduire le risque d’altération des résultats par la présence d’une concentration sérique élevée de somatrogon.
Pharmacologie clinique
4.1 Mode d’action
Le somatrogon se lie au récepteur de l’hormone de croissance (GH) et déclenche une cascade de transduction de signaux qui aboutit à une modification de la croissance et du métabolisme. Compatible avec la signalisation de la GH, la liaison du somatrogon provoque l’activation de la voie de signalisation de la protéine STAT5b et entraîne une prolifération cellulaire in vitro. Il a aussi été montré que le somatrogon accroît le taux sérique du facteur de croissance insulinomimétique de type 1 (IGF-1).
Pharmacodynamie
Le somatrogon accroît le taux d’IGF-1. Des évaluations pharmacodynamiques ont été réalisées environ 96 heures après l’administration d’une dose afin de déterminer les scores Z moyens pour le taux d’IGF-1 durant l’intervalle d’une semaine séparant 2 doses (voir la figure 1).
Figure 1. Profil des scores Z pour le taux d’IGF-1 observés durant un traitement de 12 mois par le somatrogon chez des enfants présentant un déficit en hormone de croissance
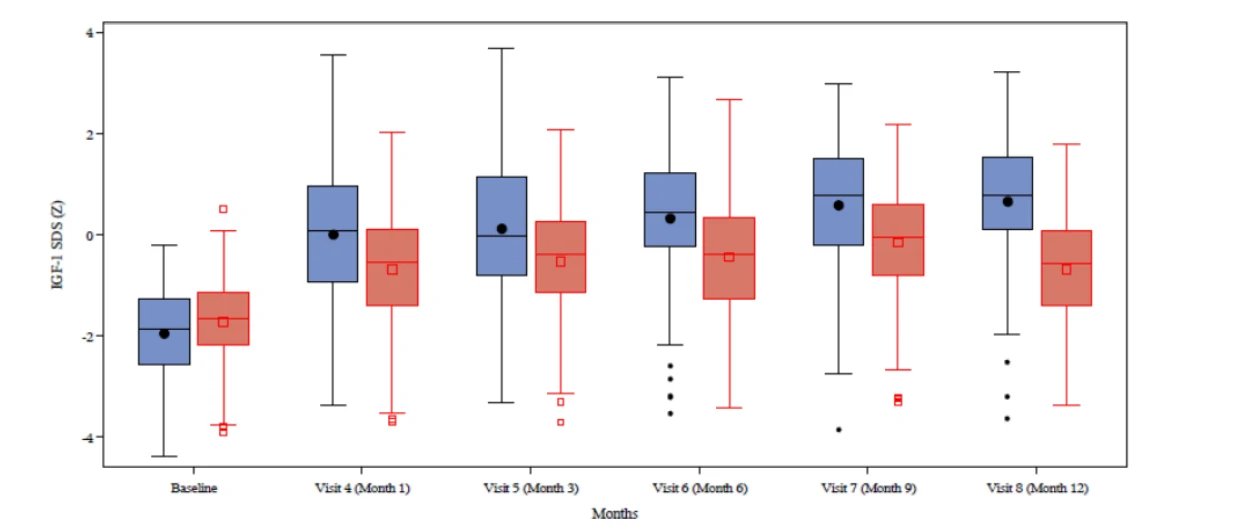
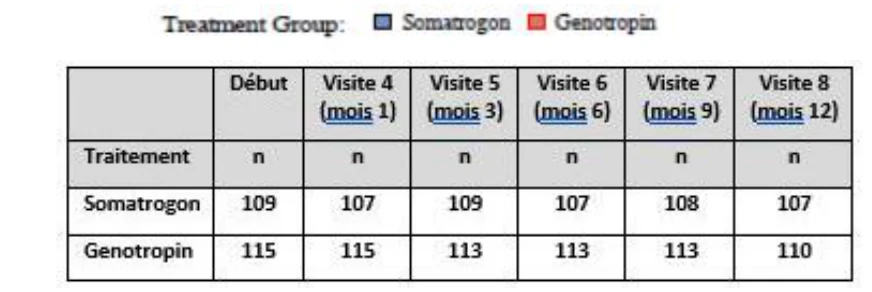
Les données observées proviennent de l’étude CP-4-006 menée auprès d’enfants présentant un déficit en GH qui étaient âgés de 3 à 12 ans (voir 14 Études cliniques). Les scores Z ont été calculés en utilisant les valeurs de référence rectifiées en fonction de l’âge et du sexe.
Pharmacocinétique
Tableau 3 – Résumé des propriétés pharmacocinétiques à l’état d’équilibre simulé du somatrogon chez des enfants recevant 0,66 mg/kg/semaine de somatrogon
Cmax (ng/mL) | Tmax (h) | T1/2 (h) | ASC (ng.h/mL) | Cl (L/h/kg) | Vd (L/kg) |
| 690 | 8 | 28,3 | 21800 | 0,0336 | 0,812 (volume de distribution centrale) 0,169 (volume de distribution périphérique) |
Abréviations – ASC : aire sous la courbe; Cl : clairance totale; Cmax : concentration maximale; T½ : demi-vie d’élimination; Tmax : temps pour atteindre la Cmax; Vd : volume de distribution.
La pharmacocinétique du somatrogon a été évaluée au moyen d’une analyse pharmacocinétique populationnelle auprès de 42 enfants présentant un déficit en hormone de croissance.
Absorption
Après l’injection sous-cutanée du produit, les concentrations sériques ont augmenté lentement et les concentrations maximales ont été atteintes de 6 à 18 heures après l’administration de la dose.
Chez des enfants présentant un déficit en GH, l’exposition au somatrogon a augmenté proportionnellement à la dose avec les doses de 0,25 mg/kg/semaine, de 0,48 mg/kg/semaine et de 0,66 mg/kg/semaine. Aucune accumulation de somatrogon ne s’est produite avec l’administration hebdomadaire du produit. Chez des enfants présentant un déficit en GH, la concentration maximale moyenne à l’état d’équilibre a été estimée à 690 ng/mL après l’administration d’une dose de 0,66 mg/kg/semaine selon l’analyse pharmacocinétique populationnelle.
Distribution
Chez des enfants présentant un déficit en GH, le volume apparent moyen de distribution du compartiment central a été estimé à 0,812 L/kg et le volume apparent de distribution périphérique, à 0,169 L/kg selon l’analyse pharmacocinétique populationnelle.
Métabolisme
Le somatrogon subirait un catabolisme protéique, une phase métabolique courante, et ses acides aminés seraient ensuite récupérés et renvoyés dans la circulation générale.
Élimination
Chez des enfants présentant un déficit en GH, la clairance apparente moyenne a été estimée à 0,0336 L/h/kg selon l’analyse pharmacocinétique populationnelle. La demi-vie efficace moyenne étant estimée à 28,3 heures selon l’analyse pharmacocinétique populationnelle, le somatrogon devrait demeurer dans la circulation sanguine durant environ 6 jours après l’administration de la dernière dose.
Populations et états pathologiques particuliers
Les analyses pharmacocinétiques populationnelles ont montré que l’âge (≤ 6 ans ou entre 6 ans et < 12 ans) et le sexe n’ont pas d’effet cliniquement significatif sur la pharmacocinétique du somatrogon chez les enfants présentant un déficit en GH. L’exposition au somatrogon diminue de pair avec l’augmentation du poids corporel. Le schéma posologique de 0,66 mg/kg/semaine a procuré une exposition générale adéquate aux enfants de 10 à 54 kg qui ont participé aux études cliniques.
- Insuffisance hépatique : NGENLA n’a pas été étudié chez des patients atteints d’insuffisance hépatique.
- Insuffisance rénale : NGENLA n’a pas été étudié chez des patients atteints d’insuffisance rénale.
Immunogénicité
Étant donné les potentielles propriétés immunogènes des produits pharmaceutiques contenant des protéines et des peptides, les patients traités par NGENLA peuvent développer des anticorps dirigés contre le somatrogon.
| La détection des anticorps est fortement liée à la sensibilité et à la spécificité de l’épreuve de | |
| dosage. De plus, l’incidence des résultats positifs à un dosage (notamment des anticorps | |
| neutralisants) peut être influencée par plusieurs facteurs tels que la méthodologie du dosage, la | |
| manipulation des échantillons, le moment de la collecte des échantillons, la prise concomitante | |
| d’autres médicaments et la présence d’une maladie sous-jacente. C’est pourquoi il est difficile | |
| de tirer des conclusions valides en comparant l’incidence d’anticorps anti-somatrogon observée | |
| dans les études décrites ci-après à l’incidence d’anticorps observée dans d’autres études ou | |
| d’anticorps dirigés contre d’autres produits | . |
Lors de l’étude de phase II CP-4-004, des anticorps anti-médicament (AAM) ont été détectés chez 24 % (n = 10/42) des sujets traités par NGENLA au cours des 12 premiers mois du traitement. Aucun anticorps neutralisant n’a été observé chez ces sujets.
Lors de l’étude CP-4-006, des AAM ont été détectés chez 77 % (n = 84/109) des sujets traités par NGENLA au cours des 12 premiers mois du traitement. Parmi ces patients, 2/84 (2,4 %) ont obtenu un résultat positif à un test de dépistage d’anticorps neutralisants.
Conservation, stabilité et mise au rebut
Conserver le stylo prérempli NGENLA au réfrigérateur (entre 2 °C et 8 °C). NE PAS CONGELER. Ne pas utiliser le produit après la date indiquée sur la boîte. Avant la première utilisation, conserver le stylo prérempli dans son emballage extérieur afin de le protéger de la lumière.
Un stylo prérempli conservé à une température comprise entre 2 °C et 8 °C peut être utilisé pendant une seule période d’au maximum 28 jours après sa première utilisation s’il est conservé à une température de 2 °C à 8 °C entre chaque utilisation. Pour rendre l’injection plus agréable, il est possible de laisser le stylo prérempli à la température ambiante (32 °C maximum) pendant au plus 2 heures avant l’injection. Conserver à l’abri de la lumière directe du soleil. Le même stylo prérempli peut être utilisé un maximum de 5 fois durant la période d’utilisation de 28 jours.
Retirer l’aiguille et la mettre au rebut de façon sécuritaire après chaque injection, et ne pas entreposer NGENLA avec une aiguille fixée au stylo prérempli. Utiliser toujours une nouvelle aiguille stérile à chaque injection. Remettre le capuchon en place lorsque le stylo prérempli n’est pas utilisé. Conserver le stylo prérempli à une température comprise entre 2 °C et 8 °C entre chaque usage.
Éliminer le produit inutilisé et les déchets conformément aux exigences locales. Si votre stylo est vide, s’il a été laissé à la température ambiante (jusqu’à 32 °C) pendant plus de 2 heures avant son utilisation, s’il a été exposé à une température dépassant 32 °C, s’il a été utilisé 5 fois, ou si sa première utilisation remonte à plus de 28 jours, jetez-le même s’il contient du médicament inutilisé.
Instructions particulières de manipulation du produit
Chaque stylo prérempli NGENLA ne doit être utilisé que par un seul patient. Il ne faut jamais partager un stylo prérempli NGENLA avec une autre personne, même si l’aiguille a été changée.
Ne pas injecter le médicament s’il est trouble ou jaune foncé. Ne pas agiter le stylo injecteur, car cela pourrait altérer le médicament.
Partie 2 : Renseignements scientifiques
Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : somatrogon
Nom chimique :
| Type moléculaire | Protéine de fusion O-glycosylée (CTP-hGH-CTP-CTP) |
| Lignée cellulaire | Cellules ovariennes de hamster chinois |
CTP : peptide C-terminal; hGH : hormone de croissance humaine.
Formule moléculaire et masse moléculaire :
| Glycoforme à liaison O | Masse théorique (Da) | Formule moléculaire |
| Aglycosylé | 30465,1 | C1359H2125N361O420S7 |
| 15 O-glycanes, noyau 1 monosialylé (GalNAc-Gal-NeuAc) | 40313,9 | C1734H2725N391O690S7 |
| 16 O-glycanes, noyau 1 monosialylé (GalNAc-Gal-NeuAc) | 40970,5 | C1759H2765N393O708S7 |
Formule développée :
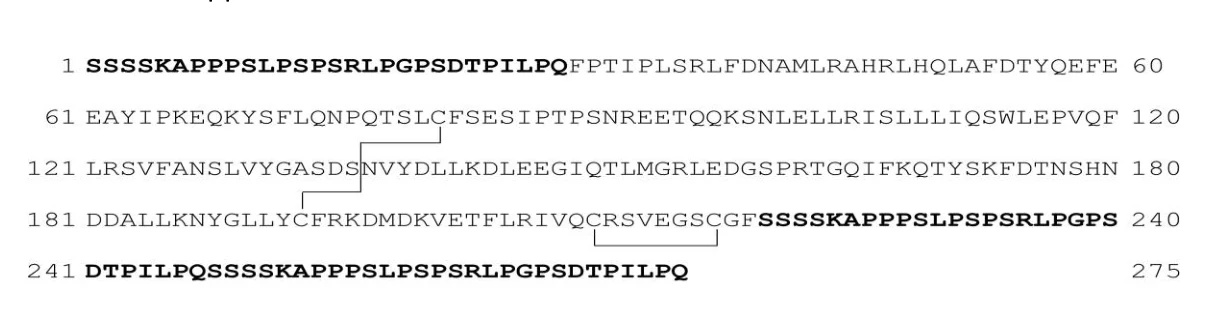
Séquence d’acides aminés du somatrogon; leurs résidus sont numérotés de façon séquentielle à partir de l’extrémité N-terminale. Les liaisons disulfures confirmées sont connectées par des lignes. La molécule fonctionnelle intacte est composée d’une hormone de croissance humaine (hGH) recombinante ainsi que d’une copie du CTP provenant de la chaîne bêta de la gonadotrophine chorionique humaine (hCG) à l’extrémité N-terminale (acides aminés en gras [1-28]) et de 2 copies du CTP (en tandem) à l’extrémité C-terminale (acides aminés en gras [220-247] et [248-275]).
Propriétés physicochimiques : Le pH du somatrogon est d’environ 6,6 et sa solution est limpide et incolore ou jaune pâle.
Caractéristiques du produit :
Le somatrogon est une glycoprotéine produite par la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois. Il est composé de la séquence d’acides aminés de l’hormone de croissance humaine (hGH) ainsi que d’une copie du peptide C-terminal (CTP) provenant de la chaîne bêta de la gonadotrophine chorionique humaine (hCG) à l’extrémité N-terminale et de 2 copies du CTP (en tandem) à l’extrémité C-terminale. Les domaines de la glycosylation et du CTP prolongent la demi-vie du somatrogon, ce qui permet son administration hebdomadaire.
Études cliniques
4.1 Plan et caractéristiques démographiques des études
Tableau 4 – Résumé des données démographiques dans les études cliniques sur le déficit en hormone de croissance chez l’enfant
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
| CP-4-004 | Étude multicentrique de phase II, sans insu avec répartition aléatoire, agent de comparaison actif et groupes parallèles | Somatrogon à 0,25 mg/kg de poids corporel par semaine Somatrogon à 0,48 mg/kg de poids corporel par semaine Somatrogon à 0,66 mg/kg de poids corporel par semaine Somatropine à 0,034 mg/kg de poids corporel par jour 12 mois (étude principale) 5 ans (phase de prolongation sans insu) | n = 53 (étude principale) n = 48 (admis à la phase de prolongation sans insu) | 6,4 ans (3,0-11,2) | Filles et garçons |
| CP-4-006 | Étude multicentrique sans insu avec répartition aléatoire, agent de comparaison actif et groupes parallèles | Somatrogon à 0,66 mg/kg de poids corporel par semaine Somatropine à 0,034 mg/kg de poids corporel par jour Injections sous-cutanées 12 mois | n = 224 Somatrogon (n = 109) Somatropine (n = 115) | 7,7 ans (3,0-12,0) | Filles et garçons |
Résultats des études
L’efficacité et l’innocuité de NGENLA dans le traitement du déficit en GH chez les enfants ont été évaluées dans le cadre de deux études cliniques multicentriques sans insu, comparatives et à répartition aléatoire (les études CP-4-004 et CP-4-006).
L’étude CP-4-004 est une étude à répartition aléatoire et sans insu qui visait à établir la posologie et l’innocuité du somatrogon. Elle a été menée auprès de 53 enfants prépubères âgés de 3 à 11 ans qui présentaient un retard de croissance imputable à un déficit en hormone de croissance et qui n’avaient jamais reçu de traitement par une hormone de croissance. Les patients ont été répartis au hasard pour recevoir par voie sous-cutanée soit une des 3 doses de NGENLA une fois par semaine (0,25 mg/kg de poids corporel par semaine [n = 13], 0,48 mg/kg de poids corporel par semaine [n = 15] ou 0,66 mg/kg de poids corporel par semaine [n = 14]), soit la somatropine une fois par jour (0,034 mg/kg de poids corporel par jour [n = 11]). Dans l’ensemble, 60 % des patients étaient de sexe masculin, 96 % étaient blancs, 0 % étaient asiatiques, 2 % étaient noirs ou afro-américains et 2 % entraient dans la catégorie « Autres ». Au départ, l’âge moyen (min.-max.) était de 6,4 (3,0-11,2) ans; 64,2 % des patients étaient âgés de 3 à 6 ans et 35,8 %, de 7 ans et plus. La taille moyenne (min.-max.) était de 101,5 (81,5-127,5) cm et le score Z moyen (min.-max.) pour la taille était de −4,0 (–7,5-−2,3). Après 12 mois, la vitesse de croissance annualisée était de 11,4 cm/année chez les patients traités par NGENLA à 0,66 mg/kg de poids corporel par semaine et de 12,5 cm/année chez les patients traités par la somatropine. Lors de la phase de prolongation sans insu de l’étude CP-4-004, une croissance continue a été observée chez 35 des 53 patients qui avaient terminé l’étude principale et qui ont été traités par NGENLA à 0,66 mg/kg de poids corporel par semaine pendant au moins cinq ans.
L’étude CP-4-006 est une étude multicentrique à répartition aléatoire et sans insu qui visait à évaluer l’innocuité et l’efficacité du somatrogon. Cette étude a été menée auprès de 224 enfants prépubères âgés de 3 à 11 ans qui présentaient un retard de croissance imputable à un déficit en hormone de croissance et qui n’avaient jamais reçu de traitement par une hormone de croissance. L’objectif de l’étude était d’établir la non-infériorité du traitement par NGENLA par rapport à la somatropine à l’égard du paramètre d’évaluation principal, soit la vitesse de croissance (cm/année) après 12 mois de traitement. Les patients ont été répartis au hasard pour recevoir par voie sous-cutanée pendant un an soit NGENLA à raison de 0,66 mg/kg de poids corporel une fois par semaine (n = 109), soit la somatropine à raison de 0,034 mg/kg de poids corporel une fois par jour (n = 115). Dans l’ensemble, 72 % des patients étaient de sexe masculin, 75 % étaient blancs, 20 % étaient asiatiques, 1 % étaient noirs ou afro-américains et 11 % étaient hispaniques ou latino-américains. Au départ, l’âge moyen (min.-max.) était de 7,72 (3,01-11,96) ans; 40 % des patients étaient âgés de 3 à 6 ans et 60 %, de 7 ans et plus. La taille moyenne (min.-max.) était de 110 (75-144) cm et le score Z moyen (min.-max.) pour la taille était de −2,86 (−9,96-−0,47).
Après 12 mois, le traitement par NGENLA une fois par semaine avait entraîné une augmentation moyenne de la vitesse de croissance qui se situait à l’intérieur de la marge de non-infériorité prédéfinie de −1,8 cm/année. Le tableau 5 présente les principaux résultats relatifs à l’efficacité.
Tableau 5 – Efficacité comparative de NGENLA et de la somatropine à 12 mois chez des enfants présentant un retard de croissance imputable à un déficit en GH
| Paramètres thérapeutiques | Groupe de traitement | Différence entre les traitements | |
| NGENLA (n = 109) | Somatropine (n = 115) | NGENLA vs somatropine | |
Analyse de la covariance (ANCOVA) | Estimation de la MMC | Estimation de la MMC | Différence de la MMC (IC à 95 %) |
| Paramètre principal | |||
| Vitesse de croissance (cm/année) à 12 mois | 10,10 | 9,78 | 0,33 (−0,24 à 0,89)* |
| Paramètres secondaires | |||
| Score Z pour la taille à 12 mois | −1,94 | −1,99 | 0,05 (−0,06 à 0,16) |
| Variation du score Z pour la taille entre le début de l’étude et le 12e mois | 0,92 | 0,87 | 0,05 (−0,06 à 0,16) |
Abréviations – GH : hormone de croissance; IC : intervalle de confiance; MMC : moyenne des moindres carrés; n : nombre de patients répartis aléatoirement et traités.
* Les intervalles de confiance à 95 % proviennent d’un modèle d’analyse de la covariance (ANCOVA) dans lequel le traitement était considéré comme l’effet principal et le groupe d’âge, le sexe et les concentrations maximales en hormone de croissance, comme les covariables. La non-infériorité sera établie lorsque la limite inférieure de l’IC à 95 % sera ≥ −1,8.
Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
Toxicologie non clinique
Toxicologie générale : On a réalisé auprès de rats et de singes rhésus des études sur la toxicité de doses répétées de somatrogon administrées par voie sous-cutanée.
Une étude de 4 semaines a été menée chez des rats adultes à qui on a administré des doses de 3,6, 36 et 180 mg/kg deux fois par semaine (respectivement 4,1, 69 et 301 fois l’exposition observée chez l’être humain à la dose maximale recommandée de 0,66 mg/kg une fois par semaine, d’après l’ASC). Les augmentations attendues du poids corporel, du gain pondéral et de la consommation alimentaire qui ont effectivement été observées ont été attribuées aux effets pharmacodynamiques de l’hormone de croissance associés au somatrogon. Chez les rats, les autres effets directement ou indirectement liés à l’activité pharmacologique du somatrogon touchaient les glandes mammaires, le foie, les reins et la rate. Ces observations comprenaient la féminisation des glandes mammaires chez les mâles (à toutes les doses), l’hyperplasie lobulaire des glandes mammaires chez les femelles (aux doses ≥ 36 mg/kg), la vacuolisation des hépatocytes dans la zone périportale (à toutes les doses), une fréquence accrue des cas de minéralisation des tubules rénaux chez les femelles (à 180 mg/kg), l’augmentation des cas d’hématopoïèse extramédullaire de la rate chez les mâles (à 180 mg/kg) et une anémie légère (aux doses ≥ 36 mg/kg).
Deux études ont été réalisées chez des singes rhésus : une étude de 4 semaines pendant laquelle les singes ont reçu des doses de 1,8, 18 et 90 mg/kg une fois tous les 6 jours (respectivement 4,3, 40 et 219 fois l’exposition observée chez l’être humain, d’après l’ASC) et une étude de 26 semaines pendant laquelle les singes, principalement de jeunes animaux, ont reçu des doses de 1,5, 15 et 30 mg/kg une fois tous les 5 jours (respectivement 9, 81 et 193 fois l’exposition observée chez l’être humain, d’après l’ASC). Dans ces deux études, une augmentation des taux sériques d’IGF-1 a été observée à toutes les doses; cette augmentation a été attribuée aux effets secondaires du somatrogon. Aucun effet indésirable, y compris sur la fonction cardiovasculaire, n’a été observé. D’après les résultats de l’étude de 26 semaines, la dose sans effet nocif observable (DSENO) en ce qui a trait à la toxicité générale du somatrogon chez les singes rhésus était de 30 mg/kg administrés par voie sous-cutanée une fois tous les 5 jours (la plus forte dose évaluée).
Cancérogénicité : Aucune étude de cancérogénicité n’a été menée sur le somatrogon.
Génotoxicité : Aucune étude de génotoxicité n’a été menée sur le somatrogon. Toxicologie pour la reproduction et le développement :
Les effets potentiels du somatrogon sur la fertilité et les premiers stades du développement embryonnaire ont été évalués chez des rats mâles et femelles à la suite de l’administration par injection sous-cutanée de doses de 3, 10 et 30 mg/kg. On a administré les doses aux femelles à partir de 2 semaines avant la cohabitation et jusqu’au 7e jour de gestation, tandis que les mâles ont reçu leurs doses à partir de 4 semaines avant la cohabitation et jusqu’au 13e jour de gestation des femelles. Le somatrogon a prolongé le cycle œstral (aux doses ≥ 10 mg/kg) ainsi que réduit le nombre de cycles œstraux (à toutes les doses) et augmenté l’intervalle entre les copulations (aux doses ≥ 10 mg/kg). Aux doses de 10 mg/kg et de 30 mg/kg, le somatrogon a aussi augmenté le nombre de corps jaunes, le nombre d’implantations et le pourcentage de pertes pré-implantation, mais il n’a eu aucune incidence sur les indices d’accouplement, de fertilité et de gestation, pas plus que sur le nombre d’embryons viables par mère et les premiers stades du développement embryonnaire. La DSENO du somatrogon en ce qui a trait à la fertilité et aux premiers stades du développement embryonnaire chez les rats était donc de 30 mg/kg administrés par voie sous-cutanée une fois tous les 2 jours (la plus forte dose évaluée).
Une étude sur le développement embryofœtal a également été menée chez des rats dont la mère avait reçu tous les 2 jours, du 6e au 18e jour de leur gestation, une injection sous-cutanée de somatrogon à des doses de 3, 10 ou 30 mg/kg (respectivement 4, 12 et 51 fois la dose maximale recommandée chez l’humain, d’après l’ASC au 6e jour de gestation). Le somatrogon a entraîné des effets à médiation pharmacologique non indésirables, notamment une augmentation du poids de la mère et un gain pondéral à toutes les doses, et une augmentation de la consommation alimentaire aux doses ≥ 10 mg/kg. Aucun effet indésirable sur la mère, l’embryon ou le fœtus n’a été observé par ailleurs. Chez les rates gravides, la DSENO du somatrogon en ce qui a trait à la toxicité maternelle et à la toxicité relative au développement était donc, dans cette étude, de 30 mg/kg de poids corporel administrés par voie sous-cutanée une fois tous les 2 jours (la plus forte dose évaluée).
Les effets potentiels du somatrogon sur le développement ont également été évalués dans une étude sur le développement prénatal et postnatal réalisée chez des rats. Dans cette étude, le somatrogon a été administré tous les 2 jours par injection sous-cutanée à des doses de 3, 10 et 30 mg/kg à des rates gravides, du 6e jour de la gestation au 20e jour de l’allaitement. Aucun signe de toxicité chez les mères ni aucun effet indésirable sur le développement des petits de la première génération n’ont été observés. Le somatrogon a entraîné une hausse du poids corporel moyen des petits de la première génération (chez les deux sexes) ainsi qu’une prolongation de l’intervalle moyen entre les copulations chez les femelles de la première génération à la dose la plus élevée (30 mg/kg) à la suite d’une cohabitation avec des mâles de première génération; aucun effet connexe sur les indices d’accouplement, de fertilité ou de gestation n’a cependant été noté. Chez les rates gravides, la DSENO du somatrogon en ce qui a trait à la toxicité maternelle et à la toxicité relative au développement était donc, dans cette étude, de 30 mg/kg de poids corporel administrés par voie sous-cutanée une fois tous les 2 jours (la plus forte dose évaluée).