


Monographie de produit - Ivozfo
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| INDICATIONS (1) | 10/2022 |
| ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES | 10/2022 |
| POSOLOGIE ET ADMINISTRATION (4) | 10/2022 |
| MISES EN GARDE ET PRÉCAUTIONS | 10/2022 |
TABLE DES MATIÈRES
Les sections ou les sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 5
2 CONTRE-INDICATIONS ............................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES .................. 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Dose recommandée et ajustement posologique .................................................... 6
4.3 Reconstitution .......................................................................................................... 8
4.4 Administration ......................................................................................................... 9
4.5 Dose oubliée .......................................................................................................... 10
5 SURDOSAGE ............................................................................................................ 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 10
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 11
7.1 Populations particulières ....................................................................................... 14
7.1.1 Femmes enceintes ........................................................................................... 14
7.1.2 Femmes qui allaitent ....................................................................................... 14
7.1.3 Enfants ............................................................................................................. 14
7.1.4 Personnes âgées .............................................................................................. 14 8 EFFETS INDÉSIRABLES .............................................................................................. 14
8.1 Aperçu des effets indésirables ............................................................................... 14
8.2 Effets indésirables observés dans les essais cliniques ........................................... 15
8.2.1 Effets indésirables observés au cours des essais cliniques : enfants .............. 15
8.3 Effets indésirables observés après la mise en marché .......................................... 15
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 16
9.1 Aperçu des interactions médicamenteuses........................................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 17
10.1 Mode d’action .................................................................................................. 17
10.2 Pharmacodynamie ........................................................................................... 17
10.3 Pharmacocinétique .......................................................................................... 17
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 20
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 20
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 21
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 21
14 MICROBIOLOGIE ...................................................................................................... 21
15 TOXICOLOGIE NON CLINIQUE .................................................................................. 24
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 25
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1
INDICATIONS
IVOZFO® (fosfomycine pour injection) est indiqué pour le traitement des infections ci-dessous chez les adultes et les enfants, y compris les nouveau-nés :
- Méningite bactérienne;
- Infection des os et des articulations;
- Infections intra-abdominales compliquées;
- Infections compliquées de la peau et des tissus mous;
- Infections compliquées des voies urinaires;
- Pneumonie nosocomiale, y compris pneumonie liée à l'utilisation d'un respirateur;
- Endocardite infectieuse;
- Bactériémie qui survient en association avec l’une des infections énumérées ci-dessus ou dont on soupçonne qu’elle y est associée.
IVOZFO® ne doit être utilisé que lorsqu’il est jugé inapproprié d’utiliser des agents antibactériens qui sont couramment recommandés pour le traitement initial des infections énumérées ci-dessus, ou lorsque ces autres agents antibactériens n’ont pas démontré leur efficacité (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Limites des données cliniques).
En règle générale, la fosfomycine doit être utilisée en association avec d’autres antibactériens (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance et 9 INTERACTIONS MÉDICAMENTEUSES, Association avec d'autres antibiotiques). Les directives de traitement clinique pertinentes peuvent être consultées pour déterminer l’association de médicament la plus appropriée à utiliser avec la fosfomycine.
Pour réduire le développement de bactéries résistantes aux médicaments et maintenir l'efficacité d'IVOZFO® et des autres médicaments antibactériens, IVOZFO® ne doit être utilisé que pour traiter des infections dont il est prouvé ou fortement soupçonné qu'elles sont causées par des bactéries sensibles. Lorsqu’on a accès à des résultats de culture et de tests de sensibilité, ils doivent être pris en compte lors de la sélection ou de la modification d'un traitement antibactérien. En l'absence de telles données, les schémas locaux d’épidémiologie et de susceptibilité peuvent contribuer à la sélection empirique du traitement.
1.1 Enfants
Enfants (< 18 ans) : D’après les données présentées pour examen à Santé Canada, l’innocuité et l’efficacité d’IVOZFO® (fosfomycine pour injection) dans la population pédiatrique ont été démontrées; par conséquent, l’indication d’utilisation chez ces patients est autorisée par Santé Canada (voir la section 1 INDICATIONS).
Enfants < 12 ans (< 40 kg) : Consulter les directives posologiques précises à la section 4.2 Dose recommandée et adaptation posologique. L’innocuité et l’efficacité de la fosfomycine chez les nouveau-nés et les enfants atteints d’insuffisance rénale n’ont pas fait l’objet d’essais cliniques (voir la section 4 POSOLOGIE ET ADMINISTRATION)
Adolescents (âgés de 12 à 17 ans et > 40 kg de poids corporel) : Les doses recommandées pour les adultes doivent être utilisées chez les patients adolescents (âgés de 12 à 17 ans) (voir la section 4.2 Dose recommandée et adaptation posologique).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucune différence n’a été notée en matière d’efficacité ou de tolérance au médicament chez les patients âgés de plus de 65 ans, comparativement aux patients âgés de moins de 65 ans. La prudence est de rigueur lorsqu’on envisage d’utiliser des doses qui se situent dans la limite supérieure de la gamme posologique recommandée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire; Fonction rénale).
2 CONTRE-INDICATIONS
IVOZFO® (fosfomycine pour injection) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce produit, à un des ingrédients de la préparation, y compris à un ingrédient non médicamenteux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Un risque de surcharge en sodium est associé à l'utilisation d'IVOZFO (voir la section 7 MISES
EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Il faut être particulièrement prudent lorsqu'on prescrit un schéma thérapeutique à dose élevée d'IVOZFO (plus de 16 g/jour) en raison de la quantité limitée de données sur l’innocuité (voir la section 4 POSOLOGIE ET ADMINISTRATION).
- Un risque de déséquilibre des électrolytes plasmatiques est associé à l'utilisation d'IVOZFO (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La dose quotidienne d’IVOZFO® (fosfomycine pour injection) est déterminée selon l’indication, la gravité et le siège de l’infection, la sensibilité de l’agent pathogène ou des agents pathogènes à IVOZFO®, ainsi que selon la fonction rénale. Chez les enfants, elle est également déterminée en fonction de l’âge et du poids corporel.
Une alimentation à faible teneur en sodium est recommandée pendant le traitement. En raison du risque d'hypokaliémie, résultant d'une charge sodique élevée, un supplément de potassium peut être nécessaire (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). 4.2 Dose recommandée et ajustement posologique
Adultes et adolescents de 12 ans ou plus (> 40 kg) :
La fosfomycine est principalement excrétée sous forme inchangée par les reins. Les directives posologiques générales pour les adultes et les adolescents dont la clairance de la créatinine est estimée être > 80 ml/min sont fournies dans le tableau 1.
Tableau 1. Directives posologiques générales pour les adultes et les adolescents selon l'indication
Indication
| Dose quotidienne | |
| Méningite bactérienne | De 16 à 24 g* en 3 ou 4 doses fractionnées |
| Infection des os et des articulations | De 12 à 24 g* en 2 ou 3 doses fractionnées |
| Infections intra-abdominales compliquées | |
| Infections compliquées de la peau et des tissus mous | |
| Infection compliquées des voies urinaires | |
| Pneumonie nosocomiale, y compris pneumonie liée à l'utilisation d'un respirateur | |
| Endocardite infectieuse | |
| Bactériémie qui survient en association avec l’une des infections énumérées ci-dessus ou dont on soupçonne qu’elle y est associée |
*Le schéma posologique à forte dose (> 16 g/jour en trois doses fractionnées) doit être utilisé dans les infections graves, en particulier si l’on sait ou l’on soupçonne qu’elles sont causées par des bactéries moins sensibles (voir la section 15 MICROBIOLOGIE).
Les doses individuelles ne doivent pas dépasser 8 g.
Les données concernant l’innocuité sont limitées, en particulier pour les doses supérieures à 16 g/jour. Il est conseillé d’user de prudence lorsqu’on prescrit de telles doses.
Insuffisance rénale
Posologie dans les cas d’insuffisance rénale : Les recommandations posologiques pour les patients adultes ou adolescents atteints d'insuffisance rénale sont fondées sur une modélisation pharmacocinétique et des données cliniques limitées; l’innocuité et l'efficacité n'ont pas encore été évaluées dans des essais cliniques.
Aucun ajustement posologique n'est recommandé chez les patients dont la clairance de la créatinine estimée se situe entre 40 et 80 ml/min. La prudence est toutefois de rigueur dans ces cas, en particulier si l’on envisage une dose se trouvant dans la limite supérieure de la plage posologique recommandée.
Chez les patients dont la fonction rénale est altérée à un degré accru, la dose d’IVOZFO® doit être ajustée en fonction du degré d’insuffisance rénale.
Il faut ajuster la dose en fonction de la valeur de la clairance de la créatinine. Tableau 2. Posologie chez les patients adultes et adolescents dont la fonction rénale est altérée
| CLcr du patient | CLcr du patient/CLcr normale (120 ml/min) | Posologie quotidienne recommandée* |
| 40 ml/min | 0,333 | 70 % (en 2 ou 3 doses fractionnées) |
| 30 ml/min | 0,250 | 60 % (en 2 ou 3 doses fractionnées) |
| 20 ml/min | 0,167 | 40 % (en 2 ou 3 doses fractionnées) |
| 10 ml/min | 0,083 | 20 % (en 2 ou 3 doses fractionnées) |
*La dose est exprimée en proportion de la dose qui aurait été jugée appropriée si la fonction rénale du patient était normale, telle que calculée selon la formule de Cockgroft-Gault.
La première dose doit être augmentée de 100 % (dose de charge), mais ne doit pas dépasser 8 g.
Posologie chez les patients sous traitement de suppléance rénale : Les patients en dialyse intermittente chronique (toutes les 48 heures) devraient recevoir 2 g d’IVOZFO® à la fin de chaque séance de dialyse.
Au cours de l’hémofiltration veino-veineuse continue (HFVVC post-dilution), IVOZFO® est efficacement éliminé. Chez les patients en HFVVC post-dilution, aucun ajustement posologique n’est requis (voir la section 10.3 PHARMACOCINÉTIQUE, Insuffisance rénale).
Insuffisance hépatique
Il n’existe aucune donnée indiquant qu’un ajustement de la dose est requis chez les patients atteints d’insuffisance hépatique.
Patients âgés (> 65 ans)
Les doses recommandées pour les adultes sont aussi celles qu’il convient d’utiliser chez les patients âgés. La prudence est de rigueur lorsqu’on envisage d’utiliser des doses qui se situent dans la limite supérieure de la gamme posologique recommandée (voir Posologie dans les cas d’insuffisance rénale plus haut).
Nouveau-nés, nourrissons et enfants de moins de 12 ans (< 40 kg) :
Les recommandations posologiques se fondent sur une quantité très limitée de données. La fosfomycine est principalement excrétée sous forme inchangée par les reins.
La posologie d’IVOZFO® chez les enfants doit se fonder sur l’âge et le poids corporel (p.c.) :
Tableau 3. Directives posologiques générales pour les enfants de moins de 12 ans (< 40 kg)
| Âge/poids | Dose quotidienne |
| Nouveau-nés avant terme (âgea < 40 semaines) | 100 mg/kg de p.c. en 2 doses fractionnées |
Nouveau-nés (âgea de 40 à 44 semaines) | 200 mg/kg de p.c. en 3 doses fractionnées |
Tableau 3. Directives posologiques générales pour les enfants de moins de 12 ans (< 40 kg)
| Âge/poids | Dose quotidienne |
| Nourrissons de 1 à 12 mois (jusqu'à 10 kg de p.c.) | De 200 à 300b mg/kg de p.c. en 3 doses fractionnées |
| Nourrissons et enfants de 1 à 12 ans (de 10 à 40 kg de p.c.) | De 200 à 400b mg/kg de p.c. en 3 ou 4 doses fractionnées |
a Somme de l’âge gestationnel à la naissance et de l’âge postnatal.
b Le schéma posologique à forte dose (> 300 mg/kg/jour) peut être envisagé dans les cas d’infection grave et/ou d’infection gravissime (telles que la méningite), en particulier si l’on sait ou l'on soupçonne qu’elle est causée par des microorganismes à sensibilité modérée (voir la section 15 MICROBIOLOGIE).
Insuffisance rénale
Aucune recommandation posologique ne peut être faite pour les enfants atteints d’insuffisance rénale en raison d'un manque de données pharmacocinétiques humaines.
Insuffisance hépatique
Il n’existe aucune donnée indiquant qu’un ajustement de la dose est requis chez les patients atteints d’insuffisance hépatique.
Obésité :
Chez les patients ayant un IMC > 38 kg/m2, le recours à un schéma thérapeutique à dose accrue (16-24 g/jour) pourrait être nécessaire, selon le site et la gravité de l'infection.
4.3 Reconstitution
Préparation de la solution pour perfusion
IVOZFO® (fosfomycine pour injection) doit être reconstitué et dilué avant l’administration. Utiliser du dextrose à 5 % dans de l’eau (D5W) pour la reconstitution de la poudre. On ne recommande pas d’utiliser les solutions contenant du chlorure de sodium pour la reconstitution d’IVOZFO® en raison de leur charge additionnelle en sodium (voir les sections 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7 MISES EN GARDE ET PRÉCAUTIONS).
Reconstitution
Agiter le flacon avant la reconstitution pour en défaire la poudre. Reconstituer le contenu du flacon de 2 grammes dans 10 ml de diluant. Reconstituer le contenu du flacon de 4 grammes dans 20 ml de diluant. Reconstituer le contenu du flacon de 8 grammes dans 40 ml de diluant. Agiter jusqu’à dissolution complète. La dissolution de la poudre provoque un léger réchauffement. Il faut s’assurer visuellement que la poudre est complètement dissoute.
Attention : Cette solution intermédiaire n’est pas destinée à la perfusion directe. Aspirer complètement la solution du flacon d’origine. Après la reconstitution du produit dans le D5W, procéder immédiatement à sa dilution (voir ci-dessous). Si le produit reconstitué n’est pas utilisé immédiatement, il doit être protégé de la lumière et conservé à une température de 2 à 8 °C dans le flacon pendant une période maximale de 48 heures.
Dilution
Pour une dose de 2 grammes, transférer le contenu reconstitué du flacon de 2 grammes dans un sac de PVC pour D5W (dextrose à 5 % dans de l’eau) contenant 50 ml de D5W afin d’obtenir un volume total de 60 ml.
Pour une dose de 4 grammes, transférer le contenu reconstitué du flacon de 4 grammes dans un sac de PVC pour D5W (dextrose à 5 % dans de l’eau) contenant 100 ml de D5W afin d’obtenir un volume total de 120 ml.
Pour une dose de 8 grammes, transférer le contenu reconstitué du flacon de 8 grammes dans un sac de PVC pour D5W (dextrose à 5 % dans de l’eau) contenant 250 ml de D5W afin d’obtenir un volume total de 290 ml.
Le produit dilué doit être utilisé immédiatement. Si le produit dilué n’est pas utilisé immédiatement, il doit être protégé de la lumière et conservé à une température de 2 à 8 °C, ou de 25 °C dans le sac de PVC, pendant une période maximale de 24 heures à 25 °C dans le sac de PVC et 48 heures à 2-8 °C en flacon et dans le sac de PVC.
Le produit reconstitué doit être protégé de la lumière.
Tableau 4. Reconstitution
| Format du flacon | Volume de diluant à ajouter dans le flacon | Volume de la solution finale | Durée de perfusion (minutes) |
| 2 g | 10 ml | 60 ml D5W | 15 |
| 4 g | 20 ml | 120 ml D5W | 30 |
| 8 g | 40 ml | 290 ml D5W | 60 |
La concentration de la solution finale ne doit pas dépasser 40 mg/ml.
La solution pour perfusion obtenue est limpide et incolore à légèrement jaunâtre.
Vérifier visuellement que le produit ne présente pas de particules ou d'altération de la couleur avant l’administration. NE PAS utiliser le produit si la solution semble trouble ou contient des particules. Jeter la portion inutilisée.
Vérifier la présence de petites fuites dans le contenant avant l’emploi en pressant le sac fermement; s’assurer que l'étanchéité est intacte. Si des fuites sont notées, jeter la solution, car la stérilité de celle-ci pourrait être compromise.
Incompatibilités
Bien qu’aucune incompatibilité chimiopharmaceutique n’ait été décelée, les solutions de fosfomycine ne doivent pas être mélangées avec d’autres préparations parentérales.
4.4 Administration
Mode d’administration
IVOZFO® (fosfomycine pour injection) est réservé à l’administration par voie intraveineuse. La durée de la perfusion doit être d’au moins 15 minutes pour une dose de 2 grammes, de 30 minutes pour une dose de 4 grammes et de 60 minutes pour une dose de 8 grammes. Des rapports isolés dans les publications médicales indiquent que le prolongement de la perfusion jusqu’à 4 heures pourrait réduire le risque d’hypokaliémie. Chez les patients présentant un risque élevé d’hypokaliémie, une perfusion prolongée (jusqu’à 4 heures pour les doses de 4 g et de 8 g) ou une réduction de la dose individuelle (à une fréquence d’administration accrue) peut être envisagée.
Utiliser uniquement des solutions limpides.
Comme des effets nocifs peuvent résulter d’une administration intra-artérielle accidentelle d’IVOZFO, il est essentiel de s’assurer qu’IVOZFO® est uniquement administré dans une veine.
Durée du traitement
La durée du traitement doit tenir compte du type d’infection, de la gravité de l’infection et de la réponse clinique du patient. Les directives thérapeutiques pertinentes doivent être respectées lors de la détermination de la durée du traitement.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être administrée le plus tôt possible. Toutefois, si l’intervalle avant la prochaine dose est de moins de deux heures, n’administrer aucune dose additionnelle, mais veiller à reprendre le schéma posologique usuel.
5 SURDOSAGE
L’expérience concernant les surdoses avec IVOZFO® (fosfomycine pour injection) est limitée. Des cas d’hypotonie, de somnolence, de perturbations électrolytiques (y compris des cas d’hypernatrémie, d’hypokaliémie et d’hypophosphatémie), de thrombocytopénie et d’hypoprothrombinémie ont été signalés à la suite de l’administration parentérale de fosfomycine. Dans le cas d’un surdosage, il faut surveiller l’état du patient (notamment le taux des électrolytes plasmatiques/sériques) et instaurer un traitement symptomatique d’appoint. La réhydratation est recommandée pour favoriser l’élimination urinaire du médicament. La fosfomycine est éliminée efficacement de l’organisme par l’hémodialyse, sa demi-vie d’élimination moyenne étant d’environ 4 heures.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau
5. Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/concentration/compositi on | Ingrédients non médicamenteux |
| Intraveineuse | Poudre pour solution; 2 g, 4 g et 8 g | Acide succinique |
Chaque flacon de 2,69 g de poudre contient 2,64 g de fosfomycine sodique, soit 2 g de fosfomycine et 0,64 g de sodium.
Chaque flacon de 5,38 g de poudre contient 5,28 g de fosfomycine sodique, soit 4 g de fosfomycine et 1,28 g de sodium.
Chaque flacon de 10,76 g de poudre contient 10,56 g de fosfomycine sodique, soit 8 g de fosfomycine et 2,56 g de sodium.
IVOZFO® (fosfomycine pour injection) est présenté dans des flacons en verre de type I munis d’un bouchon en caoutchouc (bromobutyle) et d’une capsule amovible qui contiennent respectivement 2 g (flacon de 30 ml), 4 g (flacon de 30 ml) ou 8 g (flacon de 50 ml) de fosfomycine, chacune de ces concentrations étant conditionnée en boîtes de 10 flacons.
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter la section 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
Limites des données cliniques
Il est recommandé de choisir la fosfomycine pour traiter les infections indiquées uniquement lorsque l'utilisation des agents antibactériens couramment recommandés pour le traitement initial de ces infections est jugée inappropriée.
La quantité de données cliniques à l'appui de l'utilisation de la fosfomycine par voie intraveineuse dans le traitement de certaines des infections indiquées est limitée en raison de l'absence d'études cliniques comparatives randomisées adéquates. De plus, malgré l'utilisation de divers schémas posologiques, les données tirées d'études cliniques n'ont pas permis de valider fortement l'utilisation d'un schéma unique d'administration intraveineuse.
Appareil cardiovasculaire
Risque de surcharge en sodium
Un (1) gramme d’IVOZFO® (fosfomycine pour injection) (équivalant à 1,32 g de fosfomycine sodique) contient 14 mmol (320 mg) de sodium, ce qui équivaut à 16 % de l’apport alimentaire quotidien maximum recommandé par l’OMS, qui est de 2 g de sodium pour un adulte.
En raison de la charge additionnelle en sodium, le risque d'hypernatrémie et de surcharge liquidienne doit être évalué avant le début du traitement. Il faut utiliser IVOZFO® avec prudence chez les patients présentant des antécédents d'insuffisance cardiaque congestive ou d'un trouble comorbide sous-jacent, tel que syndrome néphrotique, cirrhose hépatique, hypertension, hyperaldostéronisme, hypernatrémie, œdème pulmonaire ou hypoalbuminémie, et chez les nouveau-nés sous régime restreint en sodium. Une alimentation à faible teneur en sodium est recommandée pendant le traitement.
Une charge élevée en sodium peut également entraîner une diminution du taux de potassium dans le sérum ou le plasma (c.-à-d. une hypokaliémie), ce qui peut nécessiter une supplémentation. L’hypokaliémie peut entraîner divers symptômes tels que faiblesse, fatigue ou œdème et/ou fasciculations musculaires. Les formes graves peuvent causer une hyporéflexie et une arythmie cardiaque. L’hypernatrémie peut être liée à une hypertension et à des signes de surcharge liquidienne, tels qu’un œdème (voir la section 8 EFFETS INDÉSIRABLES).
L'action des glycosides cardiaques peut être potentialisée par une carence en potassium.
Appareil gastro-intestinal
Maladie associée à Clostridium difficile
Des cas de maladie associée à Clostridium difficile (MACD) ont été signalés avec l’emploi de bon nombre d’antibiotiques, y compris IVOZFO® (voir la section 8 EFFETS INDÉSIRABLES). Les MACD sont de gravité variable, pouvant aller d’une légère diarrhée à une colite mortelle. C’est pourquoi il est important d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de syndrome colectasique ou de perforation du côlon après avoir reçu un antibiotique. Des cas de MACD ont été signalés plus de 2 mois après l’arrêt du traitement antibiotique.
Les antibiotiques peuvent altérer la flore normale du côlon et favoriser la prolifération de Clostridium difficile. C. difficile produit les toxines A et B, qui contribuent à l'apparition de la MACD. La MACD peut être une cause de morbidité et de mortalité importantes. La MACD peut être réfractaire au traitement antimicrobien.
En cas de MACD présumée ou confirmée, on doit instaurer les mesures thérapeutiques appropriées. Les cas bénins de MACD répondent généralement bien à un simple arrêt du traitement antibiotique non dirigé contre C. difficile. Dans les cas modérés ou graves, on doit envisager l’administration de liquides, d’électrolytes et d’un supplément protéique, ainsi qu’une antibiothérapie dont l’efficacité clinique contre C. difficile est reconnue. Selon le tableau clinique, on doit procéder à une évaluation chirurgicale, car une intervention chirurgicale peut être nécessaire dans certains cas graves.
Réactions hématologiques (y compris agranulocytose)
Des réactions hématologiques, notamment une neutropénie ou une agranulocytose, se sont produites chez des patients recevant de la fosfomycine par voie intraveineuse (voir la section 8.3 Effets indésirables observés après la mise en marché). C'est pourquoi la numération leucocytaire doit être surveillée périodiquement et, en cas d'apparition d'une réaction de ce type, un traitement médical adéquat doit être instauré.
Fonction hépatique/biliaire/pancréatique
Des cas de lésion hépatique, habituellement réversible à l’arrêt du traitement, ont été observés avec l’emploi de la fosfomycine, y compris des cas d’hépatite. Aucun ajustement de la dose n'est requis chez les patients souffrant d'insuffisance hépatique puisque les paramètres pharmacocinétiques de la fosfomycine ne sont pas altérés dans ce groupe de patients.
Les patients atteints de cirrhose hépatique doivent faire l'objet d'un suivi étroit pour déceler toute surcharge sodique.
Système immunitaire
Des réactions aiguës d’hypersensibilité potentiellement mortelles (choc anaphylactique) peuvent se produire dans de très rares cas. Au moindre signe de telles réactions (notamment transpiration, nausées, cyanose), il faut interrompre immédiatement la perfusion d’IVOZFO® (fosfomycine pour injection). La tubulure intraveineuse doit être laissée en place. Selon la situation clinique, il pourrait être nécessaire d’instaurer les traitements d’urgence qui s’imposent.
Surveillance et épreuves de laboratoire
Un flacon de 2 g d’IVOZFO® contient 28 mmol (640 mg) de sodium, un flacon de 4 g d’IVOZFO® contient 56 mmol (1 280 mg) de sodium et un flacon de 8 g d’IVOZFO® contient 111 mmol (2 560 mg) de sodium.
Une forte charge de sodium associée à l’utilisation d’IVOZFO® peut entraîner une diminution du taux de potassium dans le sérum ou le plasma. Les électrolytes sériques (en particulier le sodium, le potassium et le phosphate) et le bilan hydrique doivent être surveillés régulièrement pendant le traitement, en particulier lors de l'utilisation d’un schéma thérapeutique à dose élevée (> 16 g/jour chez les adultes; > 300 mg/kg/jour chez les enfants) et pour toutes les doses chez les nouveau-nés et les prématurés en raison de l'excrétion rénale variable du sodium (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et 8 EFFETS INDÉSIRABLES).
Système rénal
Chez les patients dont la fonction rénale est altérée, la posologie doit être ajustée en fonction du degré d'insuffisance rénale (voir la section 4.2 DOSE RECOMMANDÉE ET ADAPTATION POSOLOGIQUE, Insuffisance rénale).
La fosfomycine est principalement excrétée sous forme inchangée par les reins. Dans les cas d’insuffisance rénale grave (clairance de la créatinine ≤ 40 ml/min), l’élimination d’IVOZFO® (fosfomycine pour injection) est considérablement ralentie (Voir la section Posologie dans les cas d’insuffisance rénale).
Les données sur la clairance de la fosfomycine par hémofiltration veino-veineuse continue sont très limitées et la clairance de la fosfomycine peut être importante. Les patients sous traitement de suppléance rénale doivent être étroitement surveillés afin de vérifier l’efficacité clinique du traitement et l’apparition d’effets indésirables.
Santé de la reproduction
Fertilité
À ce jour, chez l'être humain, aucune réduction de la fertilité après un traitement avec la fosfomycine n'a été signalée. Chez des rats mâles et femelles, une réduction de la fertilité a été observée après l'administration par voie orale de la fosfomycine à des doses suprathérapeutiques (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Sensibilité/résistance
Développement de bactéries résistantes au médicament et nécessité d'un traitement d’association
La prescription d'IVOZFO en l'absence d'une infection prouvée ou fortement soupçonnée est peu susceptible d'apporter un bénéfice au patient et risque d’entraîner le développement de bactéries résistantes au médicament.
Des analyses in vitro ont montré que la fosfomycine entraînait rapidement la sélection de mutants résistants. L'utilisation de fosfomycine par voie intraveineuse en monothérapie dans le cadre d'études cliniques a également été associée à la sélection de souches résistantes. Chaque fois qu'il est possible de le faire, il est recommandé d'administrer la fosfomycine dans le cadre d'un schéma pharmacothérapeutique antibactérien d'association pour diminuer le risque de sélection de souches résistantes.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n'existe aucune étude clinique sur l’emploi de la fosfomycine chez les femmes enceintes. La fosfomycine traverse la barrière placentaire. Par conséquent, IVOZFO® ne doit pas être prescrit aux femmes enceintes, à moins que les avantages pour la mère ne l’emportent sur les risques pour le fœtus.
Selon les études sur les animaux, le médicament n’a pas d’effets toxiques liés à la toxicité pour la reproduction (voir la section 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
Une petite quantité de fosfomycine a été détectée dans le lait maternel humain après l'administration de ce médicament. Il existe peu de renseignements sur l'utilisation de la fosfomycine pendant l'allaitement; ce produit n'est donc pas recommandé comme première option de traitement d'une femme qui allaite un enfant, en particulier si celui-ci est prématuré ou nouveau-né. Aucun risque précis pour un enfant allaité n'a été démontré; cependant, comme avec tout autre antibiotique, un risque potentiel de changement de la flore intestinale d'un nourrisson doit être pris en considération. On doit prendre en compte les avantages de l'allaitement sur le développement et la santé de l’enfant, ainsi que le besoin clinique de la mère d’être traitée par IVOZFO® et tout effet indésirable potentiel d'IVOZFO® ou de l'affection maternelle sous-jacente sur l'enfant allaité.
7.1.3 Enfants
Les renseignements en matière d’innocuité recueillis chez les enfants sont limités. La fréquence, le type et la gravité des effets indésirables devraient être comparables à ceux observés chez les adultes.
7.1.4 Personnes âgées
Il n’est pas nécessaire de modifier la posologie uniquement en fonction de l’âge. Cependant, il faut évaluer la fonction rénale et réduire la dose au moindre signe d’une altération de la fonction rénale (voir la section 4.2 POSOLOGIE ET ADMINISTRATION, Dose recommandée et ajustement posologique, Posologie dans les cas d’insuffisance rénale).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus souvent signalés pendant le traitement sont les éruptions cutanées érythémateuses, le déséquilibre ionique, les troubles gastro-intestinaux, la dysgueusie et les réactions au point d’injection. Les autres effets indésirables importants comprennent le choc anaphylactique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire), la colite associée aux antibiotiques et la baisse du nombre de globules blancs.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer le taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
8.2.1 Effets indésirables observés au cours des essais cliniques : enfants
Les renseignements en matière d’innocuité recueillis chez les enfants sont limités. La fréquence, le type et la gravité des effets indésirables devraient être comparables à ceux observés chez les adultes.
8.3 Effets indésirables observés après la mise en marché
Les effets indésirables du médicament sont répertoriés selon leur fréquence en fonction de chaque appareil ou système organique, conformément à la classification suivante :
Très fréquents : ≥ 1/10
Fréquents : ≥ 1/100 à < 1/10
Peu fréquents : ≥ 1/1 000 à < 1/100
Rares : ≥ 1/10 000 à < 1/1 000
Très rares : < 1/10 000
Fréquence indéterminée : ne peut être estimée sur la base des données connues
Dans chaque catégorie de fréquence, les effets indésirables sont présentés en ordre décroissant de gravité.
Tableau 6. Effets indésirables rapportés selon la classification par discipline médicale
| Classification par système | Catégorie de fréquence | Effets indésirables du médicament |
Affections hématologiques et du système lymphatique | Fréquence indéterminée | Agranulocytose (temporaire), leucopénie, pancytopénie, thrombocytopénie, neutropénie |
| Affections du système immunitaire | Très rares | Réactions anaphylactiques y compris choc anaphylactique et hypersensibilité |
| Troubles métaboliques | Fréquents | Hypernatrémie et/ou hypokaliémie |
| Fréquence indéterminée | Hypophosphatémie | |
| Affections du système nerveux | Fréquents | Dysgueusie |
| Peu fréquents | Céphalées | |
| Affections cardiaques | Fréquence | Insuffisance cardiaque |
Tableau 6. Effets indésirables rapportés selon la classification par discipline médicale
| Classification par système | Catégorie de fréquence | Effets indésirables du médicament |
| indéterminée | congestive | |
| Affections gastro-intestinales | Peu fréquents | Nausées, vomissements, diarrhée |
| Fréquence indéterminée | Colite liée aux antibiotiques | |
| Affections hépatobiliaires | Peu fréquents | Hausse (temporaire) du taux sanguin de phosphatase alcaline, hausse du taux d’aspartate aminotransférase et d’alanine aminotransférase, hausse de la gamma-GT |
| Fréquence indéterminée | Hépatite | |
| Affections de la peau et du tissu sous-cutané | Fréquents | Éruption érythémateuse |
| Peu fréquents | Éruption cutanée | |
| Fréquence indéterminée | Angio-œdème, prurit, urticaire | |
| Troubles généraux et anomalies au site d’administration | Fréquents | Phlébite au point d’injection |
| Peu fréquents | Asthénie |
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
Préoccupations liées spécifiquement au déséquilibre du RIN
De nombreux cas d'augmentation de l'activité des anticoagulants oraux ont été signalés chez les patients recevant une antibiothérapie. La gravité de l'infection ou de l'inflammation de même que l'âge et l'état de santé général du patient semblent être des facteurs de risque. De ce fait, il est difficile de déterminer dans quelle mesure l'infection elle-même ou son traitement jouent un rôle dans le déséquilibre du RIN. Toutefois, certaines classes d'antibiotiques sont plus souvent impliquées, notamment les fluoroquinolones, les macrolides, les cyclines, le cotrimoxazole et certaines céphalosporines.
Combinaison avec d’autres antibiotiques
Des essais in vitro et des études cliniques ont montré que le traitement associant la fosfomycine et une bêta-lactamine, comme la pénicilline, l'ampicilline, la céfazoline ou la classe des carbapénèmes, produit généralement un effet additif ou synergique. Des effets analogues ont été observés lorsque la fosfomycine est administrée en association avec la plupart des agents anti-staphylococciques (linézolide, quinupristine/dalfopristine, moxifloxacine) dans le traitement des infections à staphylocoques. Dans la plupart des cas, le traitement par la fosfomycine en association avec les aminoglycosides produit des effets neutres ou additifs.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La fosfomycine exerce un effet bactéricide sur les agents pathogènes proliférants en empêchant la synthèse enzymatique de la paroi cellulaire bactérienne. La fosfomycine inhibe la première étape de la synthèse intracellulaire de la paroi cellulaire bactérienne en bloquant la synthèse du peptidoglycane.
Par la formation de liaisons covalentes, la fosfomycine inhibe l'enzyme uridine diphosphate-N-acétylglucosamine énolpyruvyl transférase (Mur A) qui catalyse la formation de l'acide acétylmuramique, un des principaux composants de la couche de peptidoglycanes. La fosfomycine compétitionne avec le phosphoénolpyruvate pour son site de liaison. Elle exerce son action à une étape plus précoce de la synthèse de la paroi cellulaire que les antibiotiques bêta-lactamines ou glycopeptidiques, qui inhibent la réticulation du réseau polysaccharidique. Notamment, la fosfomycine agit spécifiquement sur la paroi bactérienne sans perturber la membrane des cellules humaines. La fosfomycine est activement transportée dans la cellule bactérienne par l’intermédiaire de deux systèmes de transport différents (les systèmes de transport du sn-glycérol-3-phosphate et de l'hexose-6). Comme les autres inhibiteurs de la synthèse de la paroi bactérienne, la fosfomycine exerce un effet bactéricide. Étant une molécule hydrophobe, la fosfomycine nécessite un mécanisme de transport actif pour qu'elle soit absorbée par la bactérie. La fosfomycine utilise soit le système de transport du L-α-glycérolphosphate (glpT) qui est inductible par le produit de glycolyse intermédiaire, le glycéraldéhyde-3-phosphate, ou le système de transport de l'hexose-monophosphate (uhpT) qui dépend de la présence du glucose-6-phosphate comme inducteur. Ces produits de glycolyse intermédiaires sont relâchés par les cellules mourantes et se trouvent donc en abondance au site d'infection.
10.2 Pharmacodynamie
Des données limitées indiquent que la fosfomycine agit vraisemblablement d’une façon dépendante du temps.
10.3 Pharmacocinétique
Tableau 7. Résumé des paramètres pharmacocinétiques de l'administration d'une dose unique d'IVOZFO® à des patients souffrant d'un choc septique en phase critique à l'unité des soins intensifs
| Cmax (mg/l) | Tmax (h) | t½ (h) | ASC0-∞ | CL (l/h) | Vd (l) | |||
| (mg∙h/l) | ||||||||
Moyenne après une seule dose (8 g), patients en choc septique | 357 ± 28 | 0,4 ± 0,1 | 3,9 ± 0,9 | 721 ± 66* | 7,2 ± 1,3 | 31,5 ± 4,5 | ||
Moyenne après une seule dose (1 g), volontaires sains | 44.3 ± 7.6 | 1,1 ± 0,05 | 2,4 ± 0,4 | 120 ± 28,5 | 6,6 ± 1,9 | 29,7 ± 5,7 | ||
Moyenne après une seule dose (8 g), volontaires sains | 370 ± 61.9 | 1,08 ± 0,01 | 2,8 ± 0,6 | 1060 ± 192 | 6,3 ± 1,6 | 31,5 ± 10,4 | ||
État d'équilibre (8 g q8h), volontaires sains | 551,5 ± 67,8 | n.d. | 2,6 ± 0,2 | 3679 ± 602 | 6.7 ± 1.2 | 21 ± 2,8 (l) | ||
n.d. : non disponible; * ASC0-4 (mg·h/l)
Absorption
Une perfusion intraveineuse unique de 1 g et de 8 g de fosfomycine chez de jeunes adultes en bonne santé (n = 27) a donné lieu à des concentrations sériques maximales (Cmax) d’environ 44 et 370 mg/l, respectivement. La demi-vie sérique a été établie à environ 2 heures. Dans une autre étude pharmacocinétique chez des volontaires sains, la concentration sérique maximale à l'état d'équilibre après une perfusion intermittente de 8 g de fosfomycine trois fois par jour était de 552 mg/l. Chez des sujets âgés et/ou gravement malades des deux sexes, une dose intraveineuse unique de 8 g de fosfomycine a donné lieu à une Cmax et à une demi-vie moyennes dans le plasma d’environ 350 à 380 μg/ml et 3,6 à 3,8 h, respectivement.
La fosfomycine affiche un comportement pharmacocinétique linéaire suivant la perfusion intraveineuse des doses utilisées dans un contexte thérapeutique.
Distribution
Le volume de distribution apparent de la fosfomycine est d’environ 0,30 l/kg de poids corporel. La fosfomycine est distribuée efficacement dans les tissus. Une concentration élevée du médicament est atteinte dans les yeux, les os, les sécrétions de plaies, la musculature, le derme, l’hypoderme, les poumons et la bile. Chez les patients présentant une inflammation des méninges, la concentration dans le liquide céphalorachidien atteint environ 20 à 50 % du taux sérique correspondant. La fosfomycine traverse la barrière placentaire. Une faible quantité a été détectée dans le lait humain, soit environ 8 % de la concentration sérique. La fixation du médicament aux protéines plasmatiques est négligeable.
Dans les cas où le traitement habituel ne conviendrait pas en raison de limitations pharmacocinétiques (p. ex., pénétration tissulaire insuffisante, métabolisme élevé, risque d'interactions médicamenteuses inquiétantes) ou de circonstances cliniques (p. ex., siège d'infection profond tel un abcès, infection avec présence de biofilm, allergie au traitement habituel, gravité de l'état clinique du patient, échec préalable d'un autre traitement), le traitement à la fosfomycine par voie i.v. représente une option thérapeutique de rechange intéressante. Grâce à ses propriétés pharmacocinétiques avantageuses, la fosfomycine pénètre rapidement et abondamment dans les tissus, ce qui la rend particulièrement utile pour traiter les infections profondes avec complications telles que les abcès pulmonaires et cérébraux, de même que les infections des os dont la spondylodiscite et les infections du pied diabétique. Étant donné que la fosfomycine traverse la barrière hématoencéphalique (autant en conditions inflammatoires que non inflammatoires), elle constitue également une option de traitement efficace des infections du SNC telles que la méningite bactérienne ou la ventriculite iatrogène associée au drainage.
Métabolisme
La fosfomycine n’étant pas métabolisée par le foie, elle ne passe pas par le cycle entérohépatique. Aucune accumulation n’est donc à prévoir chez les patients présentant une insuffisance hépatique.
Élimination
De 80 à 90 % de la quantité d’IVOZFO® (fosfomycine pour injection) administrée à des adultes en bonne santé est éliminée par voie rénale dans les 12 heures suivant une administration intraveineuse unique. Une petite quantité de l'antibiotique est retrouvé dans les selles (0,075 %). La fosfomycine n’est pas métabolisée, c’est-à-dire que le composé biologiquement actif est éliminé. Chez les patients présentant une fonction rénale normale ou une insuffisance rénale légère à modérée (clairance de la créatinine ≥ 40 ml/min), une proportion d’environ 50 à 60 % de la dose globale est excrétée au cours des 3 à 4 premières heures.
Populations et états pathologiques particuliers
Il existe très peu de données sur l'utilisation de la fosfomycine dans des populations particulières.
Enfants. La pharmacocinétique de la fosfomycine chez les enfants et les adolescents âgés de 3
à 15 ans, ainsi que chez les nouveau-nés à terme dont la fonction rénale est normale, est généralement comparable à celle observée chez les adultes en bonne santé. Cependant, chez les nouveau-nés et les nourrissons jusqu’à 12 mois qui ont une fonction rénale normale, le taux de filtration glomérulaire est physiologiquement inférieur à celui des enfants plus âgés et des adultes. Cette situation entraîne une prolongation de la demi-vie d’élimination de la fosfomycine, selon le stade de maturation rénale.
Personnes âgées. Il n’est pas nécessaire d'ajuster la dose uniquement en fonction de l’âge.
Cependant, il faut évaluer la fonction rénale et réduire la dose au moindre signe d’une altération de la fonction rénale (voir la section 4.2 Dose recommandée et adaptation posologique, Posologie dans les cas d’insuffisance rénale).
- Sexe : Aucune différence connue.
- Grossesse et allaitement : La fosfomycine traverse la barrière placentaire. Une faible quantité a été détectée dans le lait humain, soit environ 8 % de la concentration sérique.
- Polymorphisme génétique : La fosfomycine n'est pas métabolisée par le foie, donc non applicable.
- Origine ethnique : Aucune différence connue.
- Insuffisance hépatique : Puisque la fosfomycine n'est pas métabolisée par le foie, la pharmacocinétique reste inchangée dans ce groupe de patients et aucun ajustement posologique n'est nécessaire.
Insuffisance rénale : Chez les patients dont la fonction rénale est altérée, la demi-vie d’élimination est augmentée proportionnellement au degré d’insuffisance rénale. Chez les patients dont la clairance de la créatinine est de 40 ml/min ou moins, un ajustement posologique est requis (voir également la section 4.2 Dose recommandée et adaptation posologique, Posologie dans les cas d’insuffisance rénale).
Dans une étude ayant porté sur 12 patients en hémofiltration veino-veineuse continue (HFVVC), on a eu recours aux hémofiltres habituels de polyéthylène sulfoné ayant une surface de membrane de 1,2 m2 et un taux moyen d’ultrafiltration de 25 ml/min. Dans ce contexte clinique, les valeurs moyennes de la clairance plasmatique et de la demi-vie d’élimination plasmatique étaient respectivement de 100 ml/min et de 12 h.
- Obésité : L'exposition au médicament dans le tissu sous-cutané peut être plus faible chez les patients ayant un IMC > 38 kg/m2. Par conséquent, le recours à un schéma thérapeutique à dose accrue (16-24 g/jour) pourrait être nécessaire, selon le site et la gravité de l'infection (voir également la section 4.2 Dose recommandée et adaptation posologique, Obésité).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Durée de conservation d’IVOZFO® : 4 ans
Conserver IVOZFO® à une température comprise entre 15 et 30 °C.
Le produit doit être utilisé immédiatement après sa dilution dans du D5W (dextrose à 5 % dans de l’eau). S’il n’est pas utilisé immédiatement, il doit être conservé à l’abri de la lumière pendant une période maximale de 24 heures à une température de 25 °C dans les sacs de PVC et 48 heures à une température de 2 à 8 °C dans les flacons ou dans les sacs de PVC.
Usage unique seulement.
Tout produit non utilisé ou déchet doit être éliminé avec les déchets biologiques dangereux.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Garder hors de la vue et de la portée des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : fosfomycine sodique
Nom chimique : (2R, 3S)-(3-méthyloxiran-2-yl) phosphonate disodique
Formule moléculaire et masse moléculaire : C3H5Na2O4P et 182,02
Formule de structure :
Propriétés physicochimiques : La fosfomycine sodique est une poudre très hygroscopique, de couleur blanche à presque blanche. Très soluble dans l’eau, elle est légèrement soluble dans le méthanol et pratiquement insoluble dans l’éthanol et le dichlorométhane (ou chlorure de méthylène).
Caractéristiques du produit
Poudre pour solution de perfusion.
Poudre de couleur blanche ou crème.
14
ÉTUDES CLINIQUES
Cette information n'est pas disponible.
15 MICROBIOLOGIE
Mécanisme de résistance
Le principal mécanisme de résistance est une mutation chromosomique provoquant une altération des systèmes de transport bactériens de la fosfomycine. D’autres mécanismes de résistance, qui sont véhiculés par des plasmides ou des transposons, provoquent l’inactivation enzymatique de la fosfomycine par liaison de la molécule au glutathion ou par clivage de la liaison carbone-phosphore dans la molécule de fosfomycine, respectivement.
Résistance croisée
La présence de résistance croisée entre la fosfomycine et d'autres classes d'antibiotiques n'est pas connue.
Tests de sensibilité
La méthode d’évaluation de la concentration minimale inhibitrice (CMI) approuvée pour la fosfomycine par le Clinical & Laboratory Standards Institute (CLSI) des États-Unis est la méthode de dilution sur gélose enrichie de 25 μg/ml de glucose-6-phosphate. Le test de diffusion en gradient (commercialisé 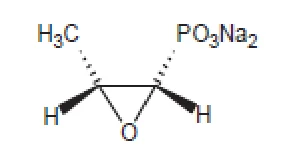 sous le nom, par exemple, d’E-test) peut également être utilisé pour déterminer la CMI de la fosfomycine.
Spectre antimicrobien de la fosfomycine (in vitro)
Le tableau 8 présente les seuils de sensibilité selon la concentration minimale inhibitrice (CMI) établis par le Comité européen sur les tests de sensibilité aux antimicrobiens (EUCAST; version 12.0 janv. 2022 du tableau) pour la fosfomycine par voie intraveineuse.
Tableau 8. Seuils de sensibilité* établis pour la fosfomycine par le comité EUCAST
| Espèce | Sensible | Résistante |
| Enterobacterales | ≤ 32 mg/l | > 32 mg/l |
| Staphylococcus spp. | ≤ 32 mg/l | > 32 mg/l |
* La dilution sur gélose est la méthode de référence pour la fosfomycine. Les CMI doivent être déterminées en présence de glucose-
6-phosphate (25 mg/l dans le milieu de culture). Suivre les instructions du fabricant pour les systèmes commerciaux.
Spectre d’activité in vitro de la fosfomycine et résistance
La prévalence des cas de résistance acquise peut varier selon les régions et dans le temps pour chaque espèce. Par conséquent, il est nécessaire de prendre en considération les données locales sur la résistance, notamment pour assurer le traitement adéquat des infections graves.
Les informations ci-dessous ne donnent que des indications approximatives sur la probabilité que le microorganisme soit sensible ou non à la fosfomycine.
| Tableau 9 : Microorganismes pertinents pour les indications | ||
| approuvées | ||
| Espèces habituellement sensibles | ||
| Microorganismes aérobies à Gram positif | ||
| Staphylococcus aureus | ||
| Microorganismes aérobies à Gram négatif | ||
| Citrobacter freundii | ||
| Citrobacter koseri | ||
| Escherichia coli | ||
| Haemophilus influenzae | ||
| Neisseria meningitidis | ||
| Salmonella enterica | ||
| Microorganismes anaérobies | ||
| Fusobacterium spp. | ||
Peptococcus spp.
Peptostreptococcus spp.
| Espèces chez lesquelles la résistance acquise peut être un | ||
| problème | ||
| Microorganismes aérobies à Gram positif | ||
| Enterococcus spp | ||
| Staphylococcus epidermidis | ||
| Streptococcus pneumoniae | ||
| Microorganismes aérobies à Gram négatif | ||
| Enterobacter cloacae | ||
| Klebsiella aerogenes | ||
| Klebsiella oxytoca | ||
| Klebsiella pneumoniae | ||
| Proteus mirabilis | ||
| Pseudomonas aeruginosa | ||
| Serratia marcescens | ||
| Microorganismes anaérobies à Gram positif | ||
| Clostridium spp. | ||
| Espèces intrinsèquement résistantes | ||
| Microorganismes aérobies à Gram positif | ||
| Staphylococcus saprophyticus | ||
| Streptococcus pyogenes | ||
| Microorganismes aérobies à Gram négatif | ||
| Legionella pneumophila | ||
| Morganella morganii | ||
| Stenotrophomonas maltophilia | ||
| Microorganismes anaérobies à Gram négatif | ||
| Bacteroides spp. | ||
| Autres microorganismes | ||
| Chlamydia spp. | ||
| Chlamydophila spp. | ||
| Mycoplasma spp. | ||
16 TOXICOLOGIE NON CLINIQUE
Les données non cliniques ne font état d'aucun danger particulier pour les humains sur la base d'études classiques d'analyse pharmacologique de l'innocuité, de la toxicité de doses répétées, de génotoxicité ou de toxicité pour la reproduction.
Il n'existe aucune donnée sur la cancérogénicité de la fosfomycine.
Toxicité subaiguë et chronique
La toxicité de la fosfomycine après administration répétée pendant un maximum de 6 mois a été évaluée chez le rat, le chien, le lapin et le singe. À des doses intra-péritonéales élevées de fosfomycine (> 500 mg/kg/jour), les rats ont présenté un arrêt respiratoire, des crampes tétaniques, une anémie, une baisse de la protéinémie, une hausse du cholestérol sérique et une baisse de la glycémie. En outre, les chiens et les singes ont présenté une diarrhée consécutive à une modification de la flore intestinale liées à l’antibiothérapie après l'administration intraveineuse de doses supérieures à 250 mg/kg/jour et à 500 mg/kg/jour, respectivement. Chez le lapin, aucune toxicité n'a été observée après l'administration intraveineuse de 400 mg/kg/jour pendant une période de 1 mois.
Toxicité pour la reproduction
Fertilité
Chez les rats mâles et femelles, après l'administration répétée (au moyen d’une sonde pharyngée) de doses allant jusqu'à 1 400 mg/kg/jour, une réduction de la fertilité a été observée à la dose maximale testée.
Tératogénicité
La fosfomycine a été administrée par sonde pharyngée à des souris, des rats et des lapins à des doses maximale de 2 fois 120 mg/kg/jour, de 1 400 mg/kg/jour et de 420 mg/kg/jour, respectivement, ou par voie intraveineuse chez la souris et le lapin à raison de 55,3 mg/kg/jour et de jusqu'à 250 mg/kg/jour, respectivement. On n’a observé aucune indication d'embryotoxicité ou de tératogénicité.
Toxicité périnatale et postnatale
Chez le rat, une dose maximale de 2 800 mg/kg/jour a été administrée au moyen d’une sonde pharyngée. On n’a noté aucune indication de toxicité fœtale, périnatale ou postnatale.