


Monographie de produit - Joenja
1 Indications
JOENJA (léniolisib) est indiqué pour :
le traitement du syndrome de la phosphoinositide 3-kinase delta activée (PI3Kδ) (SPDA)
chez les adultes et dans la population pédiatrique âgée de 12 ans et plus.
1.1 Pédiatrie
Pédiatrie (≥ 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de JOENJA dans la population pédiatrique âgée d’au moins 12 ans et pesant au moins 45 kg ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
1.2 Gériatrie
Gériatrie (> 65 ans) :
Les études cliniques menées sur JOENJA n’ont inclus aucun patient âgé de 65 ans ou plus; on ignore donc si ces patients réagissent différemment des patients adultes plus jeunes.
2 Contre-indications
Le léniolisib est contre-indiqué chez les patients hypersensibles à ce médicament ou
à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Vérifier si les patientes en mesure de procréer sont enceintes avant d’instaurer un traitement par JOENJA.
En raison du risque d’interactions médicamenteuses avec JOENJA, une période d’élimination peut s’avérer nécessaire avant l’administration concomitante de certains médicaments (voir la section 9, Interactions médicamenteuses).
L’innocuité de JOENJA n’a pas été établie chez les patients ayant récemment pris ou prenant actuellement des médicaments immunosuppresseurs.
Indiquer aux patients que s’ils vomissent dans l’heure qui suit la prise de JOENJA, ils doivent reprendre JOENJA dès que possible. Si des vomissements surviennent plus d’une heure après la prise du médicament, ils doivent attendre et prendre la prochaine dose à l’heure habituelle.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée de JOENJA chez les patients adultes et pédiatriques âgés de 12 ans et plus, et pesant au moins 45 kg, est de 70 mg par voie orale deux fois par jour, à environ 12 heures d’intervalle. Il n’existe pas de posologie recommandée pour les patients pesant moins de 45 kg. Gériatrie (> 65 ans) : L’innocuité et l’efficacité de JOENJA chez les patients âgés de plus de 65 ans n’ont pas été démontrées.
Pédiatrie (< 12 ans) : L’innocuité et l’efficacité de JOENJA dans la population pédiatrique âgée de moins de 12 ans et/ou pesant moins de 45 kg n’ont pas été démontrées.
Insuffisance hépatique : L’utilisation de JOENJA n’a pas été étudiée chez les patients présentant une insuffisance hépatique. L’utilisation de JOENJA n’est pas recommandée chez les patients présentant une insuffisance hépatique modérée à sévère (voir la section 10.3, « Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
4.4 Administration
JOENJA est destiné à un usage par voie orale exclusivement.
Le comprimé pelliculé peut être pris avec ou sans nourriture.
4.5 Dose oubliée
Si une dose est oubliée depuis moins de 6 heures, le patient doit la prendre, puis revenir à la posologie régulière. Si une dose est oubliée depuis plus de 6 heures, le patient ne doit pas la prendre et il doit revenir à la posologie régulière à la prochaine dose prévue.
5 Surdose
En cas de surdose, il convient de surveiller le patient afin de détecter tout signe de toxicité. La prise en charge d’une surdose de JOENJA consiste en des mesures de soutien générales, notamment la surveillance des signes vitaux ainsi que l’observation de l’état clinique du patient.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 — Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Orale | Comprimé de 70 mg de léniolisib (sous forme de phosphate de léniolisib) | Cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique (type A), hydroxypropylméthyl cellulose, lactose monohydraté, oxyde de fer rouge, oxyde de fer jaune, polyéthylène glycol, silice sublimée, stéarate de magnésium, talc | ||
Description
JOENJA 70 mg se présente sous la forme d’un comprimé jaune, de forme ovale, biconvexe, aux bords biseautés, enrobé d’une pellicule, marqué en creux de « 70 » sur une face et de « LNB » sur l’autre. Ce produit est conditionné en flacons de 60 comprimés.
7 Mises en garde et précautions
Généralités
Compte tenu du manque de renseignements sur le SPDA, la prise en charge devrait être menée en collaboration avec des professionnels de la santé expérimentés dans le traitement de cette affection. Un registre (European Society for Immunodeficiencies [ESID]-APDS) a été mis en place afin de recueillir des données sur l’évolution naturelle de la maladie, les traitements et l’issue clinique des patients atteints de SPDA. De plus amples renseignements sont disponibles à l’adresse : https://esid.org/Working-Parties/Registry-Working-Party/ESID-Registry.
Santé reproductive
Fertilité
Il n’existe aucune donnée concernant les effets de JOENJA sur la fertilité humaine.
Les résultats d’études animales indiquent que JOENJA pourrait nuire à la fertilité masculine (voir la section 16, Toxicologie non clinique).
Vérifier si les femmes en mesure de procréer sont enceintes avant d’instaurer un traitement par JOENJA. Informer les femmes enceintes du risque pour le fœtus. L’utilisation de JOENJA n’est pas recommandée chez les femmes en âge de procréer qui n’utilisent pas de méthodes contraceptives hautement efficaces. Conseiller aux femmes en mesure de procréer d’utiliser des méthodes contraceptives hautement efficaces pendant le traitement et pendant une semaine après la dernière dose.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune donnée concernant l’utilisation de JOENJA chez les femmes enceintes ni sur le développement embryo-fœtal humain. D’après les résultats d’études animales, JOENJA peut causer des préjudices au fœtus.
Lors d’études sur la reproduction animale, l’administration par voie orale de léniolisib à des rates et à des lapines gravides pendant la période d’organogenèse, à des doses correspondant à environ 2 à 6 fois l’exposition humaine (calculée sur la base de l’ASC0-24h totale à l’état d’équilibre pour la dose recommandée de 70 mg deux fois par jour), a entraîné une toxicité embryo-fœtale, notamment des malformations.
L’utilisation de JOENJA n’est pas recommandée pendant la grossesse. Informer les femmes enceintes du risque pour le fœtus (voir la section 16, Toxicologie non clinique).
7.1.2 Allaitement
Il n’existe aucune donnée concernant l’utilisation de JOENJA chez les femmes qui allaitent. On ignore si le léniolisib ou ses métabolites sont excrétés dans le lait maternel chez l’humain, ainsi que ses effets sur la production de lait ou sur le nourrisson allaité.
Des études animales ont montré que le léniolisib était excrété dans le lait à des concentrations supérieures à celles observées dans les échantillons de sang maternel. Au cours de la période précédant le sevrage, des effets indésirables, notamment une diminution du taux de survie, une perte pondérale et un retard de croissance, ont été observés chez les ratons (voir la section 16 Toxicologie non clinique).
Compte tenu du risque d’effets indésirables graves associés au léniolisib, un risque pour les nouveau-nés et les nourrissons ne peut être exclu. Conseiller aux femmes de ne pas allaiter pendant le traitement par JOENJA et pendant la semaine suivant la dernière dose.
7.1.3 Enfants et adolescents
Enfants (< 12 ans) : L’innocuité et l’efficacité de JOENJA dans la population pédiatrique âgée de moins de 12 ans et/ou pesant moins de 45 kg n’ont pas été démontrées.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de JOENJA chez les patients âgés de plus de 65 ans n’ont pas été démontrées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les événements indésirables les plus fréquemment rapportés (> 15 %) au cours du traitement par le léniolisib dans l’étude 2201 (y compris la partie d’augmentation progressive et de détermination de la dose [partie 1]; la partie à répartition aléatoire [partie 2]; et la partie de prolongation ouverte [2201E1]) étaient la Covid-19 (28,9 %), les céphalées (28,9 %), les infections des voies aériennes supérieures (28,9 %), la sinusite (23,7 %), la fièvre (21,1 %), la diarrhée, l’otite externe et les vomissements (15,8 % chacun).
Les événements indésirables graves les plus fréquents (> 5 %) rapportés étaient les douleurs abdominales et la pneumonie (2 patients [5,4 %] dans chaque cas).
Les rashs cutanés constituent un effet de classe connu des inhibiteurs de la PI3K. Des rashs cutanés associés au léniolisib ont été principalement observés chez des participants en bonne santé et chez des patients ne présentant pas de SPDA dans le cadre du programme de mise au point clinique du léniolisib.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très précises. Les taux d’effets indésirables observés au cours des études cliniques peuvent donc ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux déclarés dans les essais cliniques d’un autre médicament. Les renseignements relatifs aux effets indésirables issus des essais cliniques peuvent s’avérer utiles pour déterminer et estimer les taux d’effets indésirables des médicaments dans le cadre d’une utilisation en conditions réelles.
L’innocuité de JOENJA a été évaluée chez des patients adultes et pédiatriques âgés d’au moins 12 ans atteints de SPDA, dans le cadre de la partie à répartition aléatoire et contre placebo de l’étude de phase III 2201. Tous les patients ont reçu 70 mg de léniolisib (n = 21) ou un placebo (n = 10) deux fois par jour pendant 12 semaines. Cette étude a porté sur 19 patients adultes et 12 patients pédiatriques. Des données supplémentaires relatives à l’innocuité ont été recueillies au cours de la phase de prolongation ouverte de cette même étude.
Le tableau 2 répertorie les effets indésirables rapportés par ≥ 5 % des patients traités par JOENJA dans la partie à répartition aléatoire de l’étude 2201 (partie 2).
Tableau 2 — Effets indésirables rapportés par au moins deux patients traités par JOENJA dans la partie à répartition aléatoire de l’étude pivot 2201
| Classification par système et organe/terme privilégié | JOENJA (n = 21) | Placebo (n = 10) |
| n (%) | n (%) | |
| Affections gastro-intestinales | ||
| Douleurs abdominales1 | 2 (10) | 2 (20) |
| Diarrhée | 2 (10) | 0 |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue | 2 (10) | 1 (10) |
| Fièvre | 2 (10) | 0 |
| Infections et infestations | ||
| Sinusite | 4 (19) | 0 |
| Anomalies musculosquelettiques et des tissus conjonctifs | ||
| Dorsalgie | 2 (10) | 0 |
| Cervicalgie | 2 (10) | 0 |
| Affections du système nerveux | ||
| Céphalées | 5 (24) | 2 (20) |
| Affections de la peau et du tissu sous-cutané | ||
| Dermatite atopique et eczéma2 | 3 (10) | 0 |
| Alopécie | 2 (10) | 0 |
1 Douleurs abdominales : comprennent les douleurs abdominales, les gênes abdominales et les douleurs abdominales hautes.
2 Le traitement par corticostéroïdes topiques (par exemple, la triamcinolone, la bétaméthasone), par antihistaminiques sans effet sédatif et par corticostéroïdes par voie générale (par exemple, la prednisone < 25 mg/jour) était autorisé pour tous les patients et était déterminé en fonction de la gravité et de la durée des rashs cutanées.
Trente-sept patients admissibles ont été inclus dans la prolongation à long terme et ouverte de l’étude (étude 2201E1). Parmi ceux-ci, 26 patients avaient déjà été exposés au léniolisib dans le cadre de l’étude 2201 et 11 patients n’y avaient jamais été exposés (9 avaient reçu un placebo lors des phases antérieures de l’étude 2201 et 2 avaient déjà pris un autre inhibiteur de la PI3Kδ). Au moment de l’extraction des données, 31 patients (84 %) participaient toujours à l’étude et six (16 %) avaient interrompu leur traitement (dont deux en raison d’événements indésirables). Trente-sept patients ont poursuivi leur traitement par JOENJA à raison de 70 mg deux fois par jour pendant 60 semaines, et 81 % d’entre eux ont été exposés au traitement pendant 96 semaines ou plus, ce qui correspond à environ 120 années-patient d’exposition. La durée médiane du traitement par JOENJA était d’environ 3 ans, et 5 patients ont été exposés à JOENJA pendant plus de 5 ans.
Les événements indésirables les plus fréquemment rapportés dans l’étude 2201E1 (≥ 15 %) étaient la Covid-19 (29,7 %), les infections des voies aériennes supérieures (27,0 %), les céphalées (18,9 %) et la fièvre (18,9 %). Les événements indésirables les plus fréquemment rapportés et considérés comme liés au léniolisib dans l’étude de prolongation (mais qui n’avaient pas été rapportés auparavant chez ces mêmes patients lors de la partie pivot de l’étude) étaient le gain pondéral (8,1 %), l’hyperglycémie, les neutrophiles diminués et l’arthralgie (2,7 % chacun). Dans l’ensemble, la plupart des événements indésirables rapportés étaient légers à modérés, et aucun événement indésirable grave n’a été considéré comme lié au léniolisib.
8.2.1 Effets indésirables observés au cours des études cliniques — enfants et adolescents
Treize patients adolescents âgés de 12 à 17 ans ont été traités par le léniolisib dans le cadre d’études cliniques. Des cas d’alopécie n’ont été rapportés que chez les patients pédiatriques (4/13; 31 %) et le gain pondéral, rapporté par les investigateurs, a été observé plus fréquemment chez les patients pédiatriques (3/13; 23 %) que chez les adultes. Dans l’ensemble, la fréquence, la nature et la gravité des effets indésirables chez la population pédiatrique devraient être identiques à celles observées chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants, considérés par l’investigateur comme étant liés au léniolisib, ont été signalés chez > 2 % des patients traités par JOENJA dans le cadre des études 2201, partie 2 (n = 21) et 2201E1 (n = 37) :
Affections gastro-intestinales : ulcère aphteux (étude 2201, partie 2, n = 1, 4,8 %); vomissements (étude 2201, partie 2, n = 1, 4,8 %)
Investigations : gain pondéral (étude 2201, partie 2, n = 1, 4,8 %; étude 2201E1, n = 3, 8,1 %).
Troubles du métabolisme et de la nutrition : hyperglycémie (étude 2201E1, n = 1, 2,7 %)
Anomalies musculosquelettiques et des tissus conjonctifs : arthralgie (étude 2201E1, n = 1, 2,7 %)
Affections du système nerveux : dysgueusie (étude 2201, partie 2, n = 1, 4,8 %) 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions d’une étude pivot (2201, partie 2)
Le tableau 3 présente certaines anomalies hématologiques jugées cliniquement pertinentes dans le cadre du SPDA. Toute autre anomalie a été exclue.
Tableau 3 — Anomalies hématologiques apparues au cours du traitement après exclusion des résultats observés au départ et de ceux non liés au traitement (population évaluée pour l’innocuité)
| JOENJA N = 21 | Placebo N = 10 | |||
| Résultats anormaux aux examens de laboratoire a | Tous les grades n (%) | Grade 3 n (%) | Tous les grades n (%) | Grade 3 n (%) |
| Paramètres hématologiques | ||||
| Hémoglobine diminuée | 10 (48) | 0 (0) | 3 (30) | 0 (0) |
| Lymphocytes diminués | 7 (33) | 2 (10) | 1 (10) | 0 (0) |
| Neutrophiles diminués | 15 (71) | 4 (19) | 1 (10) | 0 (0) |
| Plaquettes diminuées | 2 (10) | 0 (0) | 1 (10) | 0 (0) |
| Éosinophiles augmentésb | 13 (61,9) | S.O. | 2 (20,0) | S.O. |
| Monocytes diminuésb | 14 (66,7) | S.O. | 1 (10,0) | S.O. |
| Monocytes augmentésb | 3 (14,3) | S.O. | 0 | S.O. |
L’analyse a été réalisée sur la population d’évaluation de l’innocuité (n = 31). Pour chaque anomalie, classée selon la classification CTCAE, n correspond au nombre total de patients chez qui une anomalie a été rapportée lors de tout rendez-vous après le jour 1.
a Les participants présentant des anomalies hématologiques lors de leur inclusion dans l’étude et dont les valeurs sont revenues à la normale par la suite n’ont pas été pris en compte dans cette analyse. b Les numérations cellulaires ont été décrites comme anormalement élevées ou faibles, et non selon la classification CTCAE.
Le tableau 4 présente les anomalies biochimiques associées à des événements indésirables biologiques et considérées comme cliniquement significatives. Toute autre anomalie a été exclue. Tableau 4 — Anomalies biochimiques cliniquement significatives apparues au cours du traitement (population d’évaluation de l’innocuité)
| (Terme privilégié) | n (%) | n (%) |
| Amylase augmentée | 1 (4,8) | 0 (0) |
| Aspartate aminotransférase augmentée | 1 (4,8) | 0 (0) |
| Lipase augmentée | 1 (4,8) | 0 (0) |
| Enzymes pancréatiques augmentées | 1 (4,8) | 0 (0) |
| Protéines urinaires présentes | 1 (4,8) | 0 (0) |
Les paramètres ont été identifiés à l’aide des événements indésirables biologiques codés selon la nomenclature MedDRA et des valeurs correspondantes issues des analyses biochimiques.
Neutrophiles diminués
Sept patients (33 %) traités par le léniolisib dans le cadre de l’étude 2201 ont présenté une diminution transitoire et asymptomatique de leur numération absolue des neutrophiles (NAN) comprise entre 500 et 1 500 cellules/μL. Aucun patient n’a présenté de NAN inférieure à 500 cellules/μL; aucune infection associée à une neutropénie n’a été signalée et aucune intervention n’a été nécessaire. Le niveau le plus bas a été atteint au jour 15, après quoi la numération de neutrophiles s’est rétablie.
Conclusions de la prolongation ouverte (2201E1)
Au cours de la prolongation à long terme ouverte (étude 2201E1), 11 patients sur 37 (30 %) ont présenté des anomalies hématologiques cliniquement significatives de grade 3 ou 4 liées à une cytopénie. Ces anomalies, associées à des événements indésirables biologiques, ont été observées principalement dans les paramètres relatifs aux lymphocytes, aux neutrophiles et à l’hémoglobine. L’hémoglobine diminuée constituait l’observation la plus fréquente, et 6 patients sur 37 (16 %) ont atteint le grade 3. Un patient (3 %) a présenté des lymphocytes diminués de grade 4 à deux occasions. Des neutrophiles et des lymphocytes diminués de grade 3 ont été rapportés chez 3 patients sur 37 (8 %) dans chaque cas. Les autres anomalies hématologiques ont été exclues de cette analyse.
Les anomalies biochimiques cliniquement significatives apparues au cours du traitement et associées à des événements indésirables biologiques étaient généralement peu fréquentes. L’alanine aminotransférase augmentée a constitué l’anomalie biochimique la plus fréquemment rapportée, observée chez 3 patients sur 37 (8,1 %). L’aspartate aminotransférase augmentée a été rapportée chez 2 patients sur 37 (5,4 %). Toutes les autres anomalies biochimiques ont été observées chez 1 patient sur 37 (2,7 %) chacune. Aucune anomalie biochimique associée à un événement indésirable biologique n’a été observée chez plus de 3 patients sur 37 (8,1 %). Les autres anomalies biochimiques ont été exclues de cette analyse.
9 Interactions médicamenteuses
9.3 Interactions médicament-comportement
Le léniolisib est métabolisé par les enzymes CYP1A1 et CYP1A2. La fumée de tabac est un inducteur modéré du CYP1A2. Il est recommandé aux patients prenant JOENJA de réduire leur consommation de tabac, voire d’arrêter complètement de fumer.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau 5 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 5 — Interactions médicament-comportement établies ou potentielles
| Classe de | Source des | Effet | Commentaire clinique | ||||
| médicaments | données | ||||||
| Agents susceptibles d’augmenter les concentrations plasmatiques du léniolisib | |||||||
| Inhibiteurs puissants du CYP3A4 | EC | Le léniolisib est un substrat du CYP3A4. Dans le cadre d’une étude menée chez des adultes en bonne santé, l’administration concomitante du léniolisib et d’itraconazole, un inhibiteur puissant du CYP3A, a entraîné une multiplication par deux de l’exposition au léniolisib. | Éviter l’utilisation concomitante du léniolisib avec des inhibiteurs puissants de la CYP3A4 (par exemple, cobicistat, danoprévir, dasabuvir, elvitégravir, indinavir, kétoconazole, lopinavir, ombitasvir, paritaprévir, posaconazole, ritonavir, saquinavir, télithromycine, tipranavir, troléandomycine, voriconazole). | ||||
| Agents susceptibles de diminuer les concentrations plasmatiques du léniolisib | |||||||
| Inducteurs puissants et modérés du CYP3A4 | T | Aucune étude d’interaction n’a été menée avec le léniolisib et des inducteurs puissants ou modérés du CYP3A4. Une utilisation concomitante pourrait entraîner une diminution de l’exposition au léniolisib et de son efficacité. | Éviter l’utilisation concomitante du léniolisib avec des inducteurs puissants ou modérés du CYP3A4 (par exemple, avasimibe, carbamazépine, mitotane, phénobarbital, phénytoïne, rifabutine, rifampicine, bosentan, éfavirenz, étravirine, génistéine, modafinil, nafcilline, ritonavir, thioridazine, tipranavir). | ||||
| Antiacides à action locale | T | Le léniolisib présente une solubilité dépendante du pH, celle-ci diminuant à mesure que le pH augmente. L’administration concomitante avec des antiacides à action locale peut entraîner une diminution de l’exposition au léniolisib et de son efficacité. | Les antiacides à action locale à base de magnésium, d’aluminium et de calcium, ainsi que le bicarbonate de sodium, doivent être pris 2 heures avant ou 2 heures après l’administration du léniolisib. | ||||
| Classe de | Source des | Effet | Commentaire clinique | ||||
| médicaments | données | ||||||
| Agents dont les concentrations plasmatiques pourraient être modifiées par le léniolisib | |||||||
Substrats du CYP1A2 présentant une faible marge thérapeutique | In vitro | Une inhibition dépendante du temps (irréversible) du CYP1A2 a été observée in vitro en présence de léniolisib. Le léniolisib pourrait potentiellement augmenter l’exposition systémique des médicaments administrés en association et métabolisés principalement par le CYP1A2. | Éviter l’utilisation concomitante avec des médicaments dont la clairance est principalement assurée par le CYP1A2 et qui présentent une faible marge thérapeutique (par exemple, alosétron, caféine, duloxétine, mélatonine, rameltéon, tasimeltéon, tizanidine). | ||||
| Substrats de OATP1B1, OATP1B3 et BCRP | In vitro | In vitro, le léniolisib est un inhibiteur des transporteurs hépatiques d’absorption et d’efflux OATP1B1, OATP1B3 et BCRP. Le léniolisib pourrait potentiellement augmenter l’exposition systémique des médicaments administrés en association qui sont principalement des substrats de ces transporteurs. | Éviter l’utilisation concomitante avec des médicaments qui sont des substrats de l’OATP1B1, de l’OATP1B3 et du BCRP (par exemple, rosuvastatine, pitavastatine, létermovir). | ||||
Substrats de MATE1, MATE2K et OCT2 | In vitro | In vitro, le léniolisib est un inhibiteur des transporteurs rénaux MATE1, MATE2K et OCT2. | Éviter l’utilisation concomitante avec des médicaments qui sont principalement des substrats de MATE1, MATE2K et OCT2 (par exemple, metformine). | ||||
Légende : EC = essai clinique; T = théorique
Inhibiteurs de la pompe à protons : Les résultats pharmacocinétiques obtenus chez des patients atteints de SPDA n’ont pas montré que les agents réduisant l’acidité (par exemple, l’ésoméprazole, le lansoprazole, l’oméprazole, le pantoprazole) avaient un effet cliniquement significatif sur l’exposition systémique au léniolisib.
Inhibiteurs du CYP2D6 et de la P-gp : L’administration concomitante avec la quinidine (inhibiteur puissant de la P-gp et du CYP2D) n’a pas eu d’incidence sur l’exposition au léniolisib (ASC et Cmax). Le léniolisib n’est pas un substrat sensible de la P-gp et du CYP2D6.
Contraceptifs oraux : L’administration de léniolisib en association avec un contraceptif oral à dose unique contenant de l’éthinylestradiol et du lévonorgestrel a entraîné une augmentation d’environ 30 % de l’exposition à l’éthinylestradiol, sans incidence sur l’exposition au lévonorgestrel. L’augmentation de l’exposition à l’éthinylestradiol ne devrait pas réduire l’efficacité d’un contraceptif oral combiné à base d’éthinylestradiol et de lévonorgestrel.
Vaccins : Aucune étude sur l’interaction avec des vaccins n’a été menée sur le léniolisib. Les vaccins pourraient s’avérer moins efficaces s’ils sont administrés pendant un traitement par le léniolisib.
9.5 Interactions médicament-aliment
Éviter l’utilisation concomitante avec du jus de pamplemousse et du pamplemousse, car ceux-ci contiennent des inhibiteurs du CYP34A et peuvent augmenter l’exposition au léniolisib.
JOENJA peut être pris avec ou sans nourriture (voir la section 10.3, « Pharmacocinétique »).
9.6 Interactions médicament-plante médicinale
Éviter l’utilisation concomitante de millepertuis, car cette plante est un puissant inducteur du CYP3A4 et peut réduire l’exposition au léniolisib.
Aucune interaction avec d’autres produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le léniolisib inhibe la PI3K-delta en bloquant son site de liaison actif. Dans le cadre d’essais cellulaires, le léniolisib a réduit l’activité de la voie pAkt et a inhibé la prolifération et l’activation de sous-populations de lymphocytes B et T. Les variants à gain de fonction du gène codant pour la sous-unité catalytique p110-delta, ainsi que les variants à perte de fonction du gène codant pour la sous-unité régulatrice p85-alpha, entraînent chacun une hyperactivité de la PI3K-delta. Le léniolisib inhibe les voies de signalisation qui entraînent une augmentation de la production de PIP3, une hyperactivité de la voie mTOR/Akt en aval et une dérégulation des lymphocytes B et T.
10.2 Pharmacodynamie
La pharmacodynamie ex vivo du léniolisib [proportion de lymphocytes B positifs pour l’Akt phosphorylé (pAkt)] a été évaluée au niveau intra-individuel à des doses de 10, 30 et 70 mg deux fois par jour pendant 4 semaines pour chaque niveau posologique chez des patients atteints de SPDA. Dans la fourchette de doses étudiée, des concentrations plasmatiques plus élevées de léniolisib ont généralement été associées à une réduction plus importante du nombre de lymphocytes B positifs pour pAkt; par ailleurs, des doses plus élevées ont été associées à une réduction maximale légèrement plus importante ainsi qu’à une réduction plus durable. On estime que le traitement par JOENJA à raison de 70 mg deux fois par jour, à l’état d’équilibre, entraîne une réduction moyenne dans le temps des lymphocytes B positifs pour pAkt d’environ 80 %.
Électrophysiologie cardiaque
Dans le cadre d’une étude de modélisation et de simulation menée chez des participants en bonne santé recevant du léniolisib (n = 118) à des doses uniques comprises entre 10 et 400 mg ou à des doses répétées de 20 à 140 mg deux fois par jour, aucun allongement de l’intervalle QTc lié à l’augmentation de la concentration du léniolisib n’a été observé. Sur la plage de concentrations incluse dans cette étude, aucune augmentation moyenne significative de l’intervalle QTc (> 20 ms) n’a été observée.
10.3 Pharmacocinétique
L’exposition systémique (ASC et Cmax) au léniolisib a augmenté proportionnellement à la dose dans la fourchette de doses étudiée (20 à 140 mg deux fois par jour et doses uniques de 10 à 400 mg). Lors de l’administration deux fois par jour à environ 12 heures d’intervalle, le léniolisib s’accumule d’un facteur d’environ 1,4 (intervalle compris entre 1,0 et 2,2) jusqu’à l’atteinte de l’état d’équilibre, ce qui correspond à une demi-vie effective (t1/2) d’environ 7 heures. On peut s’attendre à ce que les concentrations de principe actif atteignent leur état d’équilibre après environ 2 à 3 jours de traitement par JOENJA. La pharmacocinétique du léniolisib est similaire chez les participants en bonne santé et chez les patients atteints de SPDA.
Tableau 6 — Résumé des paramètres pharmacocinétiques de JOENJA à 70 mg deux fois par jour chez des participants en bonne santé à jeun
| Cmax | Tmax | t½ | ASCtau, ss | CLss/F | Vd | |||||||||||
| (ng/mL) | (h) | (h) | (ng*h/mL) | (L/h) | ||||||||||||
État d’équilibre | 3 790 (1010) | 1,00 (0,50, 2,00) | 10,3 (5,24) | 20 400 (7540) | 4,03 (1,85) | 45 L | ||||||||||
ASCtau,ss = aire sous la courbe concentration-temps entre le temps zéro et tau (intervalle posologique) heures à l’état d’équilibre; CLss/F = clairance corporelle totale à l’état d’équilibre; Cmax = concentration maximale; Tmax = temps nécessaire pour atteindre la concentration maximale; t1/2 = demi-vie d’élimination associée à la pente terminale; Vd = volume de distribution.
Les valeurs sont exprimées sous forme de moyenne arithmétique (écart-type), à l’exception de Tmax, qui est exprimée sous forme de médiane (intervalle).
Absorption
Dans le cadre d’une étude contre placebo, portant sur des doses uniques et multiples croissantes, menée chez des participants en bonne santé, le délai médian avant l’atteinte de la concentration plasmatique maximale (Tmax) du léniolisib a été observé environ une heure après l’administration de la dose. Le Tmax semblait indépendant de la dose et n’était pas modifié après l’administration de doses orales répétées.
Effet de l’alimentation
L’administration concomitante d’une dose unique de 70 mg de léniolisib avec un repas riche en lipides a retardé la vitesse d’absorption (Tmax) de 3 heures (0,64 h [à jeun] à 3,51 h [après un repas]) et a réduit la Cmax de 41 % en moyenne, sans toutefois modifier l’aire sous la courbe (ASC). L’effet de l’alimentation sur l’exposition au léniolisib ne devrait pas avoir d’incidence clinique significative. Les patients peuvent donc prendre le léniolisib, quels que soient les aliments consommés.
Distribution
La diminution systémique de la concentration plasmatique de léniolisib au fil du temps est bi-exponentielle, ce qui indique un retard de distribution vers les tissus périphériques. Le volume de distribution oral médian au cours de la phase terminale variait entre 33 L et 57 L, ce qui indique que le léniolisib présente un volume de distribution modéré à faible. In vitro, le léniolisib présentait un taux de liaison élevé (94,5 %) aux protéines plasmatiques humaines.
Métabolisme
Le léniolisib a été métabolisé à 60 % par le foie, le CYP3A4 étant l’enzyme principale impliquée (95,4 %) dans le métabolisme oxydatif primaire du léniolisib, avec une contribution mineure d’autres enzymes (3,5 % pour le CYP3A5, 0,7 % pour le CYP1A2 et 0,4 % pour le CYP2D6). On ne peut exclure que la sécrétion intestinale par la BCRP ainsi que le CYP1A1 extra-hépatique constituent des voies d’élimination.
Élimination
La récupération moyenne de la radioactivité totale au 14C après l’administration d’une dose orale unique de 70 mg de léniolisib marqué au 14C s’élevait à 92,5 % (67,0 % et 25,5 % récupérés respectivement dans les selles et dans l’urine) 168 heures après l’administration. Le léniolisib inchangé (7,8 %) constituait la substance d’origine médicamenteuse la plus fréquemment détectée dans l’urine.
Populations et états pathologiques particuliers
- Enfants et adolescents : Après l’administration d’une dose unique de 70 mg de léniolisib par voie orale chez des patients atteints de SPDA, les expositions systémiques au léniolisib se sont révélées comparables entre les populations pédiatrique (âgée de 12 à 17 ans) et adulte (âgée de 18 ans et plus); le Tmax médian (compris entre 1 et 5 heures) ayant été atteint environ 3 heures après l’administration chez les patients âgés de 12 à 17 ans. La différence observée entre le Tmax médian chez la population pédiatrique (âgée de 12 à 17 ans) et chez la population adulte (âgée de 18 ans ou plus) n’est pas cliniquement significative, compte tenu de la variabilité pharmacocinétique et des profils de concentration-temps comparables entre ces deux groupes d’âge.
- Insuffisance hépatique : L’effet d’une insuffisance hépatique sur la pharmacocinétique du léniolisib n’a pas été évalué. Le léniolisib étant métabolisé en grande partie par le foie (60 %), l’utilisation de JOENJA n’est pas recommandée chez les patients présentant une insuffisance hépatique modérée à sévère.
- Insuffisance rénale : Aucune étude n’a été menée pour évaluer la pharmacocinétique du léniolisib chez les patients présentant une insuffisance rénale puisque la clairance rénale constitue une voie d’élimination mineure.
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante (entre 15 et 30 °C). NE PAS réfrigérer. Garder hors de la vue et de la portée des enfants.
JOENJA ne doit pas être mis au rebut avec les eaux usées ni avec les déchets ménagers.
Les professionnels de la santé doivent conseiller à leurs patients de rapporter tous les médicaments non utilisés ou périmés à la pharmacie afin qu’ils soient mis au rebut de manière appropriée, conformément à la réglementation locale.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : phosphate de léniolisib
Nom chimique : 1-[(3S)-3-[[5,6,7,8-tétrahydro-6-[6-méthoxy-5-(trifluorométhyl)-3-pyridinyl]pyrido[4,3-d] pyrimidin-4-yl]amino]-1-pyrrolidinyl]-1-propanone phosphate (1:1)
Formule moléculaire et masse moléculaire : C21H25F3N6O2•H3PO4, 450,47 g/mol pour la base libre, 548,46 g/mol pour le sel de phosphate
Formule développée :
Propriétés physicochimiques : Le phosphate de léniolisib se présente sous la forme d’une poudre blanche à jaunâtre, voire jaunâtre-verdâtre. La solubilité dans l’eau du phosphate de léniolisib dépend du pH; on observe en effet une diminution de la solubilité à mesure que le pH augmente : eau, 29,7 mg/mL; acide chlorhydrique, 8,88 ± 0,95 mg/mL; tampon citrate (pH 4,2), 0,70 ± 0,03; tampon citrate (pH 5,2), 0,09 ± 0,01; tampon phosphate (pH 6,2), 0,04 ± 0 mg/mL; tampon phosphate (pH 6,8), 0,04 ± 0 mg/mL.
14 Études cliniques
14.1 Études cliniques par indication
L’efficacité clinique de JOENJA a été évaluée dans le cadre d’une étude à répartition aléatoire, à triple insu et contre placebo (étude 2201, partie 2) menée chez des patients présentant une mutation génétique confirmée du gène PI3Kδ associée au SPDA, avec un variant documenté soit dans le gène PIK3CD (SPDA1), soit dans le gène PIK3R1 (SPDA2). Le tableau 7 présente un résumé du plan de l’étude pivot. 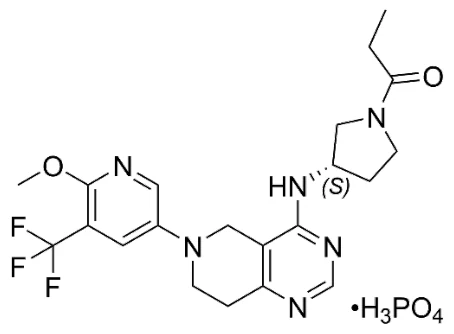 Tableau 7 — Résumé des données démographiques des patients dans les études cliniques sur le SPDA
| N° de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
2201, | À répartition aléatoire, à triple insu, contre placebo | JOENJA 70 mg deux fois par jour ou placebo, par voie orale, pendant 12 semaines | JOENJA : 21 Placebo : 10 | Moyenne : 23,7 ans (12 à 75) | M : 15 (48,4 %) F : 16 (51,6 %) | ||
En Europe et en Amérique du Nord, les patients de sexe masculin et féminin âgés de 12 à 75 ans et pesant au moins 45 kg, ont été autorisés à participer à l’étude.
Les données démographiques et les caractéristiques initiales des patients sont présentées dans le tableau 7. Au total, 31 patients ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir soit 70 mg de JOENJA (n = 21), soit un placebo (n = 10), deux fois par jour pendant 12 semaines. Les patients admissibles ont pu poursuivre leur participation à une étude de prolongation à long terme sur l’innocuité (étude 2201E1).
Dans l’ensemble, l’âge médian était de 20,0 ans; 51,6 % des patients étaient des femmes, 80,6 % étaient de type caucasien, 80,6 % présentaient un SPDA1 (mutation du gène PIK3CD), et 58,1 % et 19,4 % prenaient respectivement des glucocorticoïdes et des IgG par voie intraveineuse à l’inclusion. L’étude a porté sur 12 patients adolescents âgés de 12 à < 18 ans (n = 8 dans le groupe JOENJA et n = 4 dans le groupe placebo). Le tableau 8 présente un résumé des données démographiques des patients et des caractéristiques de la maladie.
Tableau 8 — Résumé des données démographiques des patients et des caractéristiques de la maladie à l’inclusion pour l’étude 2201
Données démographiques et caractéristiques de la maladie | JOENJA (N = 21) | Placebo (N = 10) |
| Données démographiques | ||
| Âge moyen¹ (années) (écart-type) | 22,2 (10,0) | 26,7 (13,4) |
Catégories d’âge < 18, n (%) (Min, Max) ≥ 18, n (%) (Min, Max) | 8 (38) (12, 17) 13 (62) (18, 54) | 4 (40) (15, 17) 6 (60) (18, 48) |
Sexe, n (%) Masculin Féminin | 11 (52) 10 (48) | 4 (40) 6 (60) |
Groupe ethnique, n (%) Asiatique Noir Blanc Autres | 1 (5) 1 (5) 18 (86) 1 (5) | 1 (10) 1 (10) 7 (70) 1 (10) |
Origine ethnique, n (%) Hispanique ou latino-américaine | 0 | 1 (10) |
Données démographiques et caractéristiques de la maladie | JOENJA (N = 21) | Placebo (N = 10) |
| Non hispanique ou latino-américaine Non communiquée | 14 (67) 7 (33) | 7 (70) 2 (20) |
| Caractéristiques de la maladie | ||
| SPDA 1 (variant du gène PIK3CD), n (%) | 16 (76) | 9 (90) |
| SPDA 2 (variant du gène PIK3R1), n (%) | 5 (24) | 1 (10) |
| Traitement concomitant par glucocorticoïdes, n (%) | 12 (57) | 6 (60) |
| Traitement concomitant par immunoglobulines G (IgG), n (%) | 14 (67) | 7 (70) |
| Antécédents d’utilisation de la rapamycine/du sirolimus, n (%) | 4 (19) | 3 (30) |
1 Âge du patient entre le jour -4 de l’étude et la première dose de JOENJA.
Les patients présentaient une lymphoprolifération ganglionnaire et/ou extraganglionnaire, mise en évidence par la méthode de Cheson à la tomodensitométrie (TDM) ou l’imagerie par résonance magnétique (IRM), ainsi que des signes cliniques et des manifestations compatibles avec le SPDA (par exemple, antécédents d’infections récurrentes touchant les oreilles, les sinus et les poumons, dysfonctions organiques). Les médicaments immunosuppresseurs ou les inhibiteurs de PI3Kδ (sélectifs ou non) étaient interdits pendant les 6 semaines précédant la référence (jour -1 et rendez-vous précédant l’administration de la première dose du médicament à l’étude) et pendant toute la durée de l’étude. Par ailleurs, les patients utilisant ou ayant déjà utilisé des agents de déplétion des lymphocytes B (par exemple, le rituximab) au cours des six mois précédant la référence ont été exclus de l’étude, sauf si la numération sanguine absolue des lymphocytes B était normale. Les agents de déplétion des lymphocytes B étaient interdits pendant toute la durée de l’étude. Le recours à un traitement substitutif par immunoglobulines, à des antibiotiques ainsi que l’une utilisation limitée de corticostéroïdes topiques ou oraux étaient autorisés pendant l’étude.
Les principaux critères d’évaluation de l’efficacité étaient les suivants : (1) l’amélioration de la lymphoprolifération, mesurée par la variation par rapport à la valeur initiale de la somme des produits des diamètres (SPD) des lésions de référence (jusqu’à six des ganglions lymphatiques les plus volumineux), exprimée en log10, selon la méthodologie de Cheson; et (2) la normalisation du phénotype immunitaire, mesurée par le pourcentage de lymphocytes B naïfs par rapport au nombre total de lymphocytes B chez les patients présentant un pourcentage de référence de lymphocytes B naïfs < 48 % du nombre total de lymphocytes B. Il n’y avait aucun critère d’inclusion exigeant que le pourcentage de lymphocytes B naïfs des participants soit < 48 %. Certains participants ont donc été exclus, de sorte que l’ensemble de données utilisé pour évaluer le deuxième critère d’évaluation principal comprenait moins de patients (tableau 9).
Le traitement par JOENJA a entraîné une amélioration statistiquement significative pour les deux principaux critères d’évaluation de l’efficacité de l’étude 2201 (tableau 9).
Tableau 9 — Résultats des principaux critères d’évaluation dans la partie contre placebo de l’étude 2201 menée chez des patients atteints de SPDA à la semaine 12 (ensemble d’analyse pharmacodynamique*)
| JOENJA (N = 21) | Placebo (N = 10) | |
| SPD des lésions de référence exprimée en Log10 (à l’exclusion des patients ne présentant aucune lésion à la référence)a | ||
| nb | 18 | 8 |
| Moyenne initiale (ÉT) | 3,03 (0,42) | 3,05 (0,39) |
| Variation par rapport à la valeur initiale, MMC (ET) | -0,27 (0,04) | -0,02 (0,06) |
| Différence par rapport au placebo (IC à 95 %) | -0,25 (-0,38, -0,12) | |
| valeur p | 0,0006 | |
| Pourcentage de lymphocytes B naïfs par rapport au nombre total de lymphocytes B (patients présentant < 48 % de lymphocytes B naïfs à la référence)c | ||
| nd | 8 | 5 |
| Moyenne initialee (ÉT) | 27,16 (13,16) | 30,51 (7,97) |
| Variation par rapport à la valeur initiale, MMC (ET) | 37,39 (5,35) | 0,09 (6,66) |
| Différence par rapport au placebo (IC à 95 %) | 37,30 (24,06, 50,54) | |
| valeur p | 0,0002 | |
* Tous les patients ayant reçu toute dose du médicament à l’étude et n’ayant présenté aucune déviation au protocole susceptible d’avoir une incidence significative sur les données pharmacodynamiques. ET = erreur type; ÉT = écart-type; IC = intervalle de confiance; MMC = moyenne des moindres carrés; SPD = somme des produits des diamètres
Remarque : La variation de la MMC par rapport à la référence, la différence dans la variation de la MMC par rapport à la référence entre le groupe JOENJA et le groupe placebo, ainsi que la valeur p correspondante, ont été obtenues à partir d’un modèle d’analyse de covariance incluant comme covariables le traitement, l’utilisation de glucocorticoïdes et le traitement de substitution par immunoglobulines à la référence, ainsi que la mesure initiale. a La variation de la taille des lésions de référence a été mesurée à l’aide de la somme du produit des diamètres (SPD) exprimée en log10 des ganglions lymphatiques les plus volumineux (6 au maximum) déterminés selon les critères de Cheson à l’IRM ou la TDM.
b Deux patients de chaque groupe de traitement ont été exclus de l’analyse en raison de déviations au protocole, de même qu’un patient recevant JOENJA chez qui une résolution complète de la lésion de référence détectée à l’inclusion a été observée.
c Les marqueurs antigéniques utilisés pour distinguer les lymphocytes B naïfs par cytométrie de flux étaient CD19+, CD27- et CD10-.
d L’analyse n’a pas inclus deux patients de chaque groupe de traitement en raison de déviations au protocole, 5 patients du groupe JOENJA et 3 patients du groupe placebo présentant au moins 48 % de lymphocytes B naïfs à la référence, 5 patients du groupe JOENJA pour qui la mesure du jour 85 est manquante, ainsi qu’un patient du groupe JOENJA pour qui la mesure initiale est manquante.
e Les valeurs initiales sont définies comme la moyenne arithmétique des valeurs mesurées à la référence et au jour 1 lorsque les deux sont disponibles; en l’absence de l’une des valeurs, la valeur existante était utilisée.
La figure 1 présente les principaux critères d’évaluation conjoints regroupés par tranche d’âge (< 18 ans et ≥ 18 ans).
Figure 1 — Écart par rapport aux valeurs initiales de la SPD (exprimée en Log10) des lésions de référence et du pourcentage de lymphocytes B naïfs par rapport au nombre total de lymphocytes B (patients présentant < 48 % de lymphocytes B naïfs au départ) par tranche d’âge
L’étude de prolongation ouverte (étude 2201E1) a recruté 37 patients (26 patients qui avaient été exposés au léniolisib et 11 patients qui avaient été exposés au placebo [n = 9] ou à un inhibiteur de PI3Kδ autre que le léniolisib [n = 2]). Tous les patients ont reçu 70 mg de léniolisib deux fois par jour pendant au moins 60 semaines, et 81 % d’entre eux ont reçu ce traitement pendant au moins 96 semaines. La durée médiane du traitement par le léniolisib était d’environ 3 ans, et cinq patients ont été exposés au léniolisib pendant plus de 5 ans.
On a observé une diminution continue de la lymphoprolifération au cours des neuf premiers mois, comme en témoignent les réductions moyennes par rapport aux valeurs initiales de 66 % pour la SPD des lésions de référence, de 37 % pour le volume de la rate et de 21 % pour la taille bidimensionnelle de la rate. Le phénotype immunitaire a également continué à s’améliorer au cours des neuf premiers mois, avec une augmentation de 65 % par rapport à la valeur initiale du rapport entre les lymphocytes B naïfs et les lymphocytes B totaux (la fonctionnalité des lymphocytes B naïfs n’a pas été évaluée), une diminution de 55 % du nombre de lymphocytes B de transition, une diminution de 81 % du nombre de lymphocytes T CD4+ CD57+ sénescents, et une diminution de 38 % du nombre de lymphocytes T CD4+ PD-1+ épuisés. De plus, on a observé des baisses cliniquement significatives des taux d’infection. 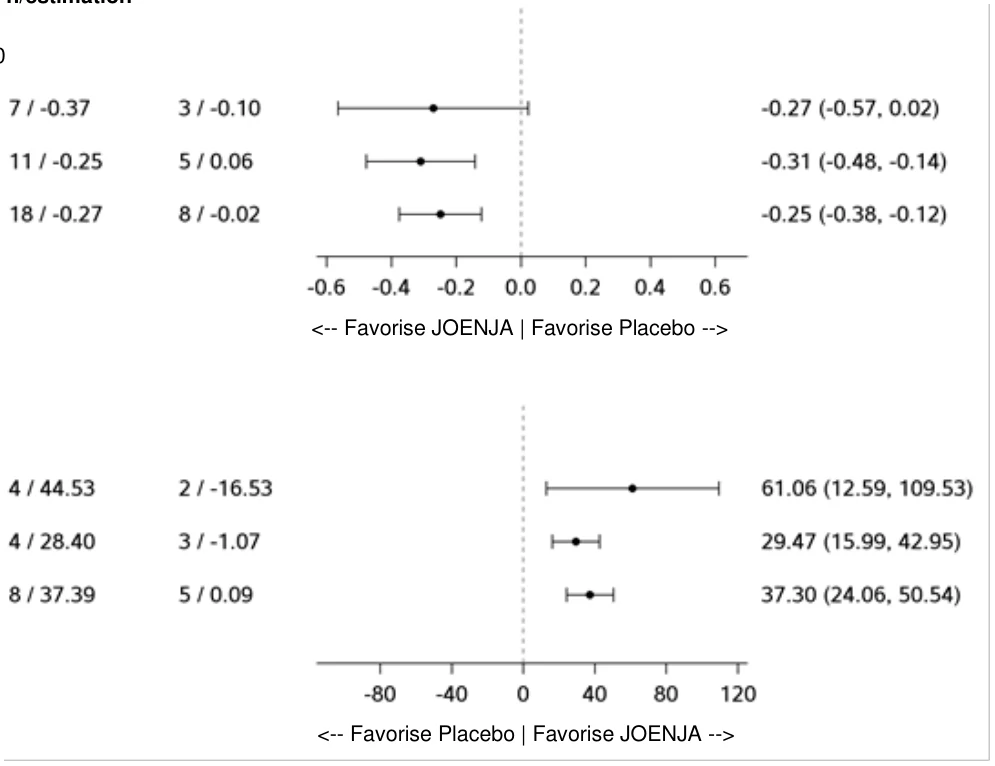
Placebo
n/estimation Écart (IC à 95 %) 70 mg de
JOENJA deux fois par jour n/estimation
SPD exprimée par Log10
< 18 ans
>= 18 ans
Total
Lymphocytes B naïfs
< 18 ans
>= 18 ans
Total
<-- Favorise JOENJA | Favorise Placebo -->
<-- Favorise Placebo | Favorise JOENJA -->
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale
Les études de toxicité sur des doses répétées ont permis de déterminer que le système hémolymphopoïétique (immunosuppression), les organes reproducteurs mâles (voir la section Toxicité pour la reproduction et le développement ci-dessous) et le tractus gastro-intestinal sont les systèmes organiques cibles chez la souris, le rat et/ou le singe. Plus précisément, le léniolisib a entraîné une diminution du nombre et de l’activité des cellules dans les tissus lymphoïdes et a inhibé la réponse anticorps dépendante des lymphocytes T (TDAR) chez le rat. En raison de l’immunosuppression, on a observé une augmentation des infections cutanées opportunistes (chez les rats) et une toxicité gastro-intestinale (c’est-à-dire de l’inflammation ou des infections chez les souris et les singes), entraînant une diarrhée sévère et des vomissements (chez les singes uniquement). Aux doses sans effet nocif observé (DSENO) chez le rat et le singe dans les études de toxicité chronique, l’exposition plasmatique combinée chez les mâles et les femelles (ASC0-24h, tot) représentait la moitié de l’exposition humaine à la dose thérapeutique.
Génotoxicité
Le léniolisib ne s’est pas révélé génotoxique dans : le test d’Ames in vitro, le test d’aberration chromosomique in vitro sur des lymphocytes humains, ni dans les tests du micronoyau sur des cellules TK6 (in vitro) et chez le rat (in vivo).
Cancérogénicité
Aucune étude à long terme sur les animaux n’a été effectuée pour évaluer le potentiel cancérogène du léniolisib. Dans le cadre d’une étude de cancérogénicité d’une durée de 26 semaines menée chez des souris CByB6F1-Tg(HRAS)2Jic, aucun signe de cancérogénicité n’a été observé à des doses de léniolisib allant jusqu’à 80 mg/kg/jour. L’exposition plasmatique combinée chez les mâles et les femelles (ASC024h, tot) était comparable à l’exposition à l’état d’équilibre chez l’être humain à la dose thérapeutique.
Toxicité pour la reproduction et le développement
Des études sur le développement embryonnaire et fœtal chez le rat et le lapin ont mis en évidence une microphtalmie, ainsi qu’une réduction de la taille de l’orbite (chez le rat et le lapin) et une anophtalmie (chez le rat uniquement) aux doses les plus élevées (respectivement 120 et 100 mg/kg/jour). Chez le rat, l’exposition maternelle à la DSENO de 30 mg/kg/jour était 1,6 fois supérieure à l’exposition humaine, calculée sur la base de l’ASC0-24h,tot à l’état d’équilibre, à la dose recommandée de 70 mg deux fois par jour.
Chez les rates allaitantes, le léniolisib a été détecté dans tous les échantillons prélevés au cours de l’étude sur la lactation; les concentrations de léniolisib augmentaient de manière proportionnelle à la dose, atteignant une valeur environ 2 à 3 fois supérieure à la concentration plasmatique maternelle à des doses comprises entre 10 et 30 mg/kg/jour, ce qui correspond à une exposition (ASC0-24h,tot) de 0,3 à 1,6 fois supérieure à l’exposition humaine à l’état d’équilibre à la dose thérapeutique.
Fertilité
Des effets sur les organes reproducteurs mâles (prostate, testicules et épididyme) ont été observés chez le rat. Dans l’étude menée chez le rat sur une période de 26 semaines avec administration répétée, la diminution du poids de la prostate était corrélée à une diminution de la sécrétion éosinophile glandulaire observée au microscope. Dans cette étude ainsi que dans celle menée sur des rats juvéniles pendant 10 semaines, la diminution du poids des testicules et de l’épididyme, ainsi que la baisse du nombre de spermatozoïdes, ont été associées à une réduction de l’épithélium germinatif et du nombre de spermatides rondes, ainsi qu’à une perte de spermatocytes. Les anomalies histologiques minimales n’ont été observées que chez quelques mâles à des doses de 90 et 120 mg/kg/jour (soit environ 2 et 4 fois l’exposition humaine, respectivement, sur la base de l’ASC0-24h, tot à l’état d’équilibre, à la dose recommandée pour l’être humain de 70 mg deux fois par jour), sans effet sur l’accouplement, les indices de fertilité ou les taux de gestation. Au cours de l’étude de 26 semaines, ces effets ont été observés dans le groupe recevant la forte dose, avec une incidence et une gravité comparables, sans aggravation liée à l’allongement de la durée du traitement. Les modifications histologiques décrites étaient réversibles et se limitaient aux études menées chez le rat. Ces effets n’ont pas été observés dans le cadre d’études menées chez des singes avec une durée d’exposition allant jusqu’à 39 semaines. La pertinence clinique de ces résultats n’est pas connue.
Toxicité juvénile
Dans le cadre de l’étude menée sur de jeunes rats pendant 10 semaines, les rats ont reçu des doses du 7e jour après la naissance (équivalent à un nouveau-né humain) jusqu’au 77e jour après la naissance (équivalent à un adulte humain). Des décès ont été observés chez des rats juvéniles ayant reçu une dose de 90 mg/kg/jour, soit 8,8 fois l’exposition humaine à l’état d’équilibre à la dose thérapeutique, calculée sur la base de l’ASC0-24h,tot, et ces décès sont survenus principalement pendant la période précédant le sevrage (du 9e au 15e jour après la naissance). Des modifications du moment d’apparition de la puberté (retards chez les mâles et précocité chez les femelles) ont été observées chez des rats juvéniles ayant reçu une dose de léniolisib égale ou supérieure à 30 mg/kg/jour, ce qui correspond à 0,8 fois l’exposition humaine à l’état d’équilibre à la dose thérapeutique, sur la base de l’ASC0-24h,tot. Un niveau de dose sans effet a été déterminé à une exposition correspondant à environ 0,2 fois l’exposition humaine à l’état d’équilibre à la dose thérapeutique, sur la base de l’ASC0-24h,tot. De même, au cours de la période précédent le sevrage de l’étude sur le développement prénatal et postnatal chez le rat, une réduction de 9 % de l’indice de lactation (pourcentage de petits nés ayant survécu jusqu’à 21 jours après la mise bas) a été observée à la dose élevée de 90 mg/kg/jour (soit 2,9 fois l’exposition humaine à l’état d’équilibre à la dose thérapeutique, sur la base de l’ASC0-24h,tot) a été observée.
Toxicologie particulière
Phototoxicité
Le léniolisib n’est pas considéré comme phototoxique.
Oculaire
Dans le cadre d’une étude de tolérabilité oculaire par voie topique menée chez le lapin, le léniolisib s’est révélé bien toléré. Seule une hyperémie conjonctivale minime et passagère a été observée avec des concentrations de 2 % et 5 % de léniolisib.