


Monographie de produit - Copaxone (Teva Pharmaceutical Industries)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux |
| Sous-cutanée | 20 mg / 1 mL Seringues préremplies et flacons lyophilisés | 40 mg de mannitol dans de l’eau stérile pour injection |
INDICATIONS ET USAGE CLINIQUE
COPAXONE® est indiqué dans :
le traitement des patients ambulatoires atteints de sclérose en plaques (SP) rémittente
- pour réduire la fréquence des poussées cliniques.
- pour réduire le nombre et le volume des lésions cérébrales actives détectées par examens d’imagerie par résonance magnétique (IRM).
le traitement des patients qui ont subi un événement démyélinisant unique, accompagné d’examens IRM anormaux et qui sont considérés à risque de contracter une SP cliniquement certaine, après l’exclusion des autres diagnostics possibles : ③ pour retarder l’apparition d’une SP certaine;
- pour réduire le nombre et le volume des lésions cérébrales actives et le fardeau global de la maladie (tel que déterminé par examens IRM).
L’innocuité et l’efficacité de COPAXONE® dans la SP chronique progressive n’ont pas été évaluées.
Gériatrie (> 65 ans) :
COPAXONE® n’a pas fait l’objet d’études chez les personnes âgées (> 65 ans).
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité de COPAXONE® n’ont pas été établies chez les personnes de moins de 18 ans.
CONTRE-INDICATIONS
- COPAXONE® (acétate de glatiramère) est contre-indiqué chez les patients présentant une hypersensibilité avérée à l’acétate de glatiramère ou au mannitol.
MISES EN GARDE ET PRÉCAUTIONS
La seule voie d’administration recommandée de l’injection de COPAXONE® (acétate de glatiramère) est la voie sous-cutanée. COPAXONE® ne doit pas être administré par voie intraveineuse.
Troubles cardiovasculaires
Symptômes qui risquent d’avoir une origine cardiaque : Environ 13 % des patients qui ont reçu COPAXONE® dans les essais comparatifs et multicentriques (par comparaison à 5 % des patients ayant reçu un placebo) ont subi au moins un épisode de ce qui a été décrit comme une douleur thoracique transitoire (voir EFFETS INDÉSIRABLES : Douleur thoracique). Seulement certains de ces épisodes sont survenus dans le cadre de la réaction apparaissant immédiatement après l’injection (voir EFFETS INDÉSIRABLES : Réaction suivant l’injection). La pathogenèse de ce symptôme demeure inconnue. Comme les patients des essais comparatifs ne présentaient pas de troubles cardiovasculaires importants (classe I et II selon la New York Heart Association), on ignore les risques que courent les patients qui souffrent d’une atteinte cardiovasculaire comorbide et qui reçoivent COPAXONE® dans le traitement de la sclérose en plaques.
L’administration de COPAXONE® a été associée à une réaction suivant l’injection consistant en un ensemble de symptômes qui surviennent immédiatement après l’injection et qui peuvent comprendre les bouffées congestives, la douleur thoracique, les palpitations, l’anxiété, la dyspnée, la constriction de la gorge et l’urticaire (voir EFFETS INDÉSIRABLES : Réaction suivant l’injection).
COPAXONE® n’a pas été étudié chez des sujets présentant des antécédents de réactions anaphylactoïdes graves, de bronchopneumopathie chronique obstructive ou d’asthme ni chez des patients qui reçoivent des médicaments dans le traitement de l’une de ces deux dernières affections. Il convient donc de faire preuve de prudence pour ce qui est de l’utilisation de COPAXONE® chez ce type de patients.
De rares cas de réactions anaphylactoïdes (< 1/1 000) ont été rapportés en association avec l’utilisation de COPAXONE® au cours de la période de postcommercialisation. Certains cas ont nécessité un traitement par l’épinéphrine et autre traitement médical approprié.
Généralités
Les patients doivent connaître les techniques de reconstitution et d’auto-injection respectant l’asepsie de sorte que COPAXONE® (acétate de glatiramère) soit administré de façon sûre, y compris une lecture attentive de la Partie III - Renseignements destinés aux consommateurs. La première injection doit être effectuée sous la supervision d’un professionnel de la santé qualifié. Il
convient de vérifier périodiquement si les patients comprennent et respectent les techniques d’auto-administration respectant l’asepsie. On doit avertir les patients de ne pas réutiliser les aiguilles et les seringues et leur expliquer les procédures de mise au rebut appropriées. Les patients doivent jeter les aiguilles et les seringues utilisées dans un contenant non perforable. On doit en outre expliquer aux patients comment mettre au rebut les contenants non perforables une fois remplis.
Effets indésirables localisés associés à l’administration sous-cutanée
Au cours des essais cliniques et de l’expérience de postcommercialisation, on a rapporté une lipoatrophie localisée et, rarement, une nécrose cutanée aux points d’injection. La lipoatrophie peut se manifester après le début du traitement (quelquefois dès les premiers mois) et être permanente. On ne connaît pas de traitement de la lipoatrophie. Pour contribuer à éventuellement réduire au minimum ces effets, il faut aviser le patient de suivre une bonne technique d’injection et de faire la rotation des zones et des points d’injection tous les jours (voir Partie III - Renseignements destinés aux consommateurs).
Troubles immunitaires
Considérations en matière d’utilisation d’un produit capable de modifier les réactions immunitaires : COPAXONE® étant une substance antigénique, son utilisation risque de déterminer des réactions délétères pour l’hôte. On ignore en outre si COPAXONE® peut modifier les réactions immunitaires normales de l’être humain, comme la reconnaissance des antigènes étrangers. Il est donc possible que le traitement par COPAXONE® puisse altérer les mécanismes de défense de l’organisme contre les infections ainsi que les mécanismes de surveillance des tumeurs. Aucune évaluation systématique de ces risques n’a encore été entreprise. L’altération continue de l’immunité cellulaire due au traitement chronique avec l’acétate de glatiramère pourrait entraîner des effets indésirables.
Des anticorps réactifs contre l’acétate de glatiramère sont formés chez presque tous les patients exposés au traitement quotidien avec la dose recommandée. Selon des essais menés chez le rat et le singe, des complexes immuns se déposent dans les glomérules rénaux. De plus, dans un essai comparatif portant sur 125 patients atteints de SP rémittente qui ont reçu 20 mg d’acétate de glatiramère pendant deux ans, les taux sériques d’IgG ont atteint des taux au moins trois fois plus élevés que les taux de départ chez 80 % des patients trois mois après le début du traitement. Après 12 mois de traitement, cependant, 30 % des patients avaient toujours des taux d’IgG au moins trois plus élevés que les taux de départ et 90 % avaient des taux plus élevés que les taux de départ après 12 mois. Les anticorps sont uniquement de sous-type IgG, et surtout de sous-type IgG-1. Aucun anticorps de type IgE n’a été détecté chez aucun des 94 sérums testés.
Néanmoins, compte tenu que l’anaphylaxie peut être associée à l’administration de presque toutes les substances étrangères, ce risque ne peut être exclu.
Carcinogenèse et mutagenèse
Des essais précliniques visant à évaluer le potentiel carcinogène de l’acétate de glatiramère chez la souris et le rat n’ont fait ressortir aucun signe de potentiel carcinogène associé à l’administration sous-cutanée de l’acétate de glatiramère à des doses allant jusqu’à 30 mg/kg/jour chez le rat et jusqu’à 60 mg/kg/jour chez la souris (voir TOXICOLOGIE : Potentiel carcinogène). On ignore si ces résultats sont extrapolables à l’humain (voir MISES EN GARDE ET PRÉCAUTIONS :
Considérations en matière d’utilisation d’un produit capable de modifier les réactions immunitaires).
Insuffisance rénale
Les paramètres pharmacocinétiques de COPAXONE® n’ont pas été déterminés chez les sujets souffrant d’un dysfonctionnement rénal.
Populations particulières
Grossesse : Aucun essai comparatif rigoureux portant sur des femmes enceintes n’a été réalisé. Les essais précliniques n’ont pas fait ressortir de signe de toxicité liée à la reproduction (voir TOXICOLOGIE : Reproduction et tératologie). Étant donné que les essais de reproduction chez les animaux ne permettent pas toujours de prévoir les effets d’un produit chez l’être humain, ce médicament ne doit être administré pendant la grossesse que si son utilité a été clairement établie. Dans le cadre des essais cliniques de précommercialisation portant sur COPAXONE®, sept femmes sont devenues enceintes pendant le traitement par le produit actif. L’une de ces femmes a été perdue de vue pendant le suivi ; trois femmes ont choisi d’interrompre leur grossesse, et les trois autres ont cessé de prendre le produit un mois, un mois et demi et deux mois après avoir découvert qu’elles étaient enceintes. Ces trois femmes ont donné naissance à des enfants en bonne santé.
Allaitement : On ignore si le produit passe dans le lait maternel. Étant donné qu’un grand nombre de médicaments passent effectivement dans le lait maternel, l’administration de COPAXONE® à une femme qui allaite ne doit être envisagée qu’après une évaluation soigneuse du rapport risques-avantages, et le produit doit être utilisé avec prudence.
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de COPAXONE® n’ont pas été établies chez les sujets de moins de 18 ans.
Gériatrie (> 65 ans) : COPAXONE® n’a fait l’objet d’aucune évaluation spécifique chez les personnes âgées (plus de 65 ans).
Surveillance et épreuves de laboratoire
Les données recueillies avant et après la commercialisation ne font pas ressortir la nécessité d’une surveillance courante en laboratoire.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Au cours des quatre essais cliniques comparatifs, les effets indésirables les plus fréquemment associés à l’utilisation de COPAXONE® et dont l’incidence était d’au moins 10 % et au moins 1,5 fois plus élevée que celle observée chez les sujets qui recevaient le placebo étaient les suivants : réactions au point d’injection, vasodilatation, éruption cutanée, dyspnée et douleur thoracique.
Au cours des essais cliniques comparatifs, environ 5 % des sujets ont cessé le traitement en raison d’un effet indésirable comparativement à 1 % chez les sujets qui recevaient le placebo. Les effets indésirables les plus fréquemment associés à l’arrêt du traitement étaient les suivants
(par ordre décroissant de fréquence) : réactions au point d’injection, dyspnée, urticaire, vasodilatation et hypersensibilité. L’arrêt du traitement en raison d’un effet indésirable grave était considéré par les investigateurs comme étant lié au traitement par COPAXONE® y compris un cas de maladie sérique mettant en danger la vie du malade.
Réaction suivant l’injection : Environ 14 % des patients atteints de sclérose en plaques qui ont reçu COPAXONE® dans le cadre des quatre essais comparatifs ont signalé une réaction apparaissant immédiatement après l’injection sous-cutanée de COPAXONE® comparativement à 2 % chez les patients qui recevaient le placebo. Une réaction suivant l’injection consiste en un ensemble de symptômes qui surviennent immédiatement après l’injection et qui comprennent au moins deux des symptômes suivants : bouffées congestives, douleur thoracique, palpitations, anxiété, dyspnée, constriction de la gorge et urticaire (chaque symptôme est énuméré séparément dans le tableau I ci-dessous). Ces symptômes étaient toujours transitoires et spontanément résolutifs et n’exigeaient pas de traitement particulier. Ils survenaient en général plusieurs mois après l’établissement du traitement et parfois plus tôt. Un patient particulier pouvait subir un seul ou plusieurs de ces épisodes pendant son traitement par COPAXONE®. On ne sait pas si ces épisodes sont liés à des mécanismes immunologiques ou non, ni si plusieurs épisodes semblables survenant chez un même patient relèvent de mécanismes identiques. En fait, on ignore si cet ensemble de symptômes représente véritablement un syndrome spécifique. Au cours de la période de postcommercialisation, des patients ont signalé avoir subi des symptômes similaires et reçu des soins médicaux d’urgence (voir MISES EN GARDE ET PRÉCAUTIONS, Symptômes qui risquent d’avoir une origine cardiaque).
Douleur thoracique : Environ 13 % des patients qui ont reçu de l’acétate de glatiramère dans les quatre essais comparatifs (par comparaison à 5 % des patients ayant reçu un placebo) ont subi au moins un épisode de ce qui a été décrit comme une douleur thoracique transitoire. Seulement certains de ces épisodes sont survenus dans le cadre de la réaction apparaissant immédiatement après l’injection décrite dans le paragraphe précédent. Le lien temporel entre la douleur thoracique et l’injection d’acétate de glatiramère n’était pas toujours connu. La douleur était transitoire (elle ne durait habituellement que quelques minutes), apparaissait souvent seule et ne semblait pas laisser d’importantes séquelles cliniques. Certains patients ont subi plus d’un épisode de douleur thoracique, et ces épisodes commençaient à apparaître, en règle générale, au moins un mois après l’établissement du traitement. La pathogenèse de ce symptôme demeure inconnue. Comme les patients des essais cliniques ne présentaient pas de troubles cardiovasculaires significatifs (classe I ou II selon la New York Heart Association), on ignore les risques que courent les patients qui souffrent d’une atteinte cardiovasculaire et qui reçoivent l’acétate de glatiramère dans le traitement de la sclérose en plaques (voir MISES EN GARDE ET PRÉCAUTIONS, Symptômes qui risquent d’avoir une origine cardiaque).
Effets indésirables signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, il est possible que les taux des effets observés ne reflètent pas les taux observés en pratique; ils ne doivent donc pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées au médicament et pour l’approximation des taux.
Les données sur les effets indésirables présentées dans cette section proviennent de quatre essais cliniques pivots comparatifs (avec placebo) et à double insu qui ont été menés au cours des périodes de précommercialisation et de postcommercialisation chez un total de 512 patients traités par l’acétate de glatiramère et de 509 patients recevant un placebo pendant une période allant jusqu’à 36 mois. Trois essais ont porté sur la SP rémittente. Le quatrième essai a été mené chez des patients présentant une première manifestation clinique et des caractéristiques évocatrices de la sclérose en plaques et comprenaient 243 patients traités par l’acétate de glatiramère et 238 patients recevant un placebo.
Au cours de ces essais, tous les effets indésirables ont été enregistrés par les chercheurs cliniques à l’aide de leur propre terminologie. De façon à donner une estimation efficace de la proportion des patients qui ont subi des effets indésirables, les effets semblables ont été regroupés dans des catégories normalisées en faisant appel à la terminologie du dictionnaire MedDRA (Medical Dictionary for Drug Regulatory Affairs / Dictionnaire médical des activités de réglementation).
Le tableau suivant dresse la liste des signes et symptômes qui sont apparus en cours de traitement lors des essais comparatifs (avec placebo) chez au moins 2 % des patients traités par l’acétate de glatiramère. Ces signes et symptômes étaient numériquement plus fréquents chez les patients traités par l’acétate de glatiramère que chez les patients recevant le placebo.
Tableau I : Essais comparatifs : Incidence des effets indésirables qui sont survenus chez ≥ 2 % des patients traités par l’acétate de glatiramère à une fréquence plus grande que dans le groupe placebo
| MedDRA Version 10,0 | AG à 20 mg (n = 512) | Placebo (n = 509) | |
| % de patients | % de patients | ||
| Affections hématologiques et du système lymphatique | Lymphadénopathie | 7,2 | 2,9 |
| Affections cardiaques | Palpitations | 7,6 | 3,3 |
| Tachycardie | 4,7 | 1,6 | |
| Affections oculaires | Troubles de la vue | 3,3 | 1,2 |
| Diplopie | 2,9 | 1,8 | |
| Affections gastro-intestinales | Nausées | 14,5 | 10,4 |
| Vomissements | 7,4 | 4,3 | |
| Constipation | 7,0 | 6,3 | |
| Dyspepsie | 6,6 | 6,5 | |
| Dysphagie | 2,3 | 1,2 | |
| Incontinence fécale | 2,3 | 2,0 | |
| MedDRA Version 10,0 | AG à 20 mg (n = 512) | Placebo (n = 509) | |
| % de patients | % de patients | ||
| Troubles généraux et anomalies au site d’administration | Érythème au point d’injection | 46,1 | 10,6 |
| Douleur au point d’injection | 36,3 | 17,1 | |
| Masse au point d’injection | 25,8 | 5,9 | |
| Prurit au point d’injection | 24,4 | 2,8 | |
| Asthénie | 23,8 | 23,2 | |
| Œdème au point d’injection | 20,9 | 4,5 | |
| Douleur | 18,9 | 16,7 | |
| Douleur thoracique | 12,5 | 4,9 | |
| Inflammation au point d’injection | 8,2 | 1,6 | |
| Réaction au point d’injection | 8,2 | 1,4 | |
| Pyrexie | 6,4 | 5,7 | |
| Hypersensibilité au point d’injection | 4,1 | 0,0 | |
| Réaction locale | 3,7 | 1,4 | |
| Œdème facial | 3,3 | 0,6 | |
| Œdème périphérique | 3,3 | 2,4 | |
| Frissons | 2,9 | 0,4 | |
| Atrophie au point d’injection* | 2,0 | 0,0 | |
| Fibrose au point d’injection | 2,0 | 0,6 | |
| Affections du système immunitaire | Hypersensibilité | 3,3 | 1,8 |
| Infections et infestations | Infection | 31,8 | 30,8 |
| Influenza | 15,4 | 14,5 | |
| Rhinite | 7,4 | 5,9 | |
| Bronchite | 6,4 | 5,7 | |
| Gastroentérite | 6,3 | 4,3 | |
| Candidose vaginale | 4,9 | 2,6 | |
| Otite moyenne | 3,7 | 2,9 | |
| Herpès | 2,5 | 1,8 | |
| Abcès dentaire | 2,3 | 2,2 | |
| Troubles du métabolisme et de la nutrition | Gain pondéral | 2,9 | 0,8 |
| Anorexie | 2,3 | 2,2 | |
| Affections musculosquelettiques et du tissu conjonctif | Dorsalgie | 13,5 | 11,2 |
| Arthralgie | 10,4 | 9,4 | |
| Cervicalgie | 4,5 | 3,9 | |
| Affections du système nerveux | Céphalée | 30,9 | 29,1 |
| Hypertonie | 7,8 | 7,3 | |
| Tremblement | 4,1 | 1,8 | |
| Migraine | 3,7 | 2,4 | |
| Syncope | 3,1 | 1,8 | |
| Affections psychiatriques | Dépression | 13,1 | 12,0 |
| Anxiété | 11,1 | 8,8 | |
| Nervosité | 2,3 | 1,0 | |
| Affections rénales et urinaires | Miction impérieuse | 5,1 | 4,3 |
| Pollakiurie | 4,7 | 4,5 | |
| MedDRA Version 10,0 | AG à 20 mg (n = 512) | Placebo (n = 509) | |
| % de patients | % de patients | ||
| Affections respiratoires, thoraciques et médiastinales | Dyspnée | 13,3 | 2,8 |
| Toux | 6,6 | 5,3 | |
| Affections de la peau et du tissu sous-cutané | Éruption cutanée | 13,7 | 9,0 |
| Hyperhidrose | 6,6 | 4,7 | |
| Prurit | 5,1 | 4,3 | |
| Ecchymose | 3,5 | 3,3 | |
| Urticaire | 3,1 | 1,6 | |
| Trouble de la peau | 2,9 | 0,8 | |
| Affections vasculaires | Vasodilatation | 18,0 | 4,7 |
* L’« atrophie au point d’injection » comporte les termes associés à une lipoatrophie localisée au point d’injection.
Les données portant sur les effets indésirables qui sont apparus au cours d’essais cliniques comparatifs ont été analysées dans l’optique d’évaluer les différences entre les sexes. Or, aucune différence cliniquement significative n’a été relevée. Dans ces essais cliniques, 96 % des patients étaient de race blanche. Ce pourcentage reflète la représentation plus élevée des patients de race blanche dans la population de patients atteints de sclérose en plaques, bien qu’il ne reflète pas l’exacte distribution raciale mondiale parmi les patients atteints de sclérose en plaques. De plus, la vaste majorité des patients traités par COPAXONE® étaient âgés de 18 à 45 ans. Par conséquent, on disposait de trop peu de données pour effectuer une analyse de l’incidence des effets indésirables en fonction de groupes d’âge cliniquement pertinents.
Tous les patients ayant pris part aux essais cliniques sur COPAXONE® ont subi des analyses de laboratoire. Les variations des paramètres de laboratoire (hématologie, biochimie sanguine et analyse des urines) qui étaient significatives sur le plan clinique étaient comparables entre les patients du groupe COPAXONE® et ceux du groupe placebo, dans le cadre des essais cliniques à l’insu. Aucun patient ayant reçu COPAXONE® ne s’est retiré d’un essai comparatif (avec placebo) en raison d’une anomalie des résultats des épreuves de laboratoire qui a été évaluée comme ayant un lien possible avec l’acétate de glatiramère.
Autres effets indésirables observés durant tous les essais cliniques
Au cours des essais cliniques de précommercialisation, environ 900 personnes ont reçu au moins une dose de COPAXONE® (acétate de glatiramère) dans le cadre d’essais cliniques comparatifs et non comparatifs. L’exposition totale des patients à COPAXONE® dans les essais cliniques a varié de 6 mois (693 patients) à deux ans (306 patients), avec un sous-groupe de patients qui ont poursuivi le traitement pendant 10 ans (n = 108) et quelques patients pendant une période moyenne de 13,6 ans (n = 100) dans le cadre de prolongations ouvertes à une dose quotidienne de 20 mg.
Au cours de ces essais, tous les effets indésirables ont été enregistrés par les chercheurs cliniques à l’aide de leur propre terminologie. De façon à donner une estimation efficace de la proportion des patients qui ont subi des effets indésirables, les effets semblables ont été regroupés en un plus petit nombre de catégories normalisées faisant appel à la terminologie du dictionnaire COSTART II. Tous les effets signalés qui sont survenus à au moins deux reprises ainsi que les effets potentiellement graves qui sont survenus une seule fois sont inclus dans cette compilation, à l’exception des effets déjà inscrits
au tableau précédent, les effets dont le caractère trop général ne procurait aucune information, les effets sans importance et les autres effets qui se sont manifestés chez au moins 2 % des patients traités et qui étaient présents à une fréquence égale ou plus grande que dans le groupe placebo.
Les effets indésirables ont été de plus classés en fonction des systèmes ou des appareils et énumérés en ordre décroissant de fréquence selon les définitions suivantes : les effets indésirables fréquents sont ceux qui sont survenus chez au moins un patient sur 100 (1/100), tandis que les effets indésirables peu fréquents sont ceux qui sont survenus dans une proportion de un patient sur 100 (1/100) à un patient sur 1000 (1/1 000).
Organisme dans son ensemble :
Fréquents : Œdème au point d’injection, atrophie au point d’injection, abcès et hypersensibilité au point d’injection.
Peu fréquents : Hématome au point d’injection, fibrose au point d’injection, faciès lunaire, cellulite, œdème généralisé, hernie, abcès au point d’injection, maladie du sérum, tentative de suicide, hypertrophie au point d’injection, mélanose au point d’injection, lipome et réaction de photosensibilité.
Appareil cardiovasculaire :
Fréquent : Hypertension.
Peu fréquents : Hypotension, claquement systolique, souffle systolique, fibrillation auriculaire, bradycardie, apparition d’un quatrième bruit du cœur, hypotension orthostatique et varices.
Appareil digestif :
Peu fréquents : Sécheresse de la bouche, stomatite, sensation de brûlure sur la langue, cholécystite, colite, ulcère de l’œsophage, œsophagite, cancer gastro-intestinal, hémorragie gingivale, hépatomégalie, augmentation de l’appétit, méléna, ulcération de la bouche, troubles du pancréas, pancréatite, hémorragie rectale, ténesme, coloration anormale de la langue et ulcère duodénal. Système endocrinien :
Peu fréquents : Goitre, hyperthyroïdie et hypothyroïdie.
Troubles gastro-intestinaux :
Fréquents : Défécation impérieuse, candidose orale, hypertrophie des glandes salivaires, carie dentaire et stomatite ulcéreuse.
Systèmes hématopoïétique et lymphatique :
Peu fréquents : Leucopénie, anémie, cyanose, éosinophilie, hématémèse, lymphœdème, pancytopénie et splénomégalie.
Troubles métaboliques et nutritionnels :
Peu fréquents : Perte pondérale, intolérance à l’alcool, syndrome de Cushing, goutte, anomalies de la cicatrisation et xanthome.
Appareil musculosquelettique :
Peu fréquents : Arthrite, atrophie musculaire, douleur osseuse, bursite, douleur rénale, troubles musculaires, myopathie, ostéomyélite, douleur tendineuse et
ténosynovite.
Système nerveux :
Fréquents : Rêves inhabituels, instabilité émotionnelle et stupeur. Peu fréquents : Aphasie, ataxie, convulsion, paresthésie péribuccale, dépersonnalisation, hallucinations, hostilité, hypocinésie, coma, troubles de la concentration, paralysie faciale, diminution de la libido, réaction maniaque, troubles de la mémoire, myoclonie, réaction paranoïde, paraplégie, dépression psychotique et stupeur transitoire.
Appareil respiratoire :
Fréquents : Hyperventilation, rhume des foins.
Peu fréquents : Asthme, pneumonie, épistaxis, hypoventilation et modification de la voix.
Peau et annexes cutanées :
Fréquents : Eczéma, zona, éruption pustuleuse, atrophie cutanée et verrues. Peu fréquents : Sécheresse cutanée, hypertrophie cutanée, dermatite, furonculose, psoriasis, angio-œdème, eczéma de contact, érythème noueux, dermatite fongique, éruption maculopapuleuse, pigmentation, tumeur cutanée bénigne, cancer de la peau, vergetures et éruption vésiculobulleuse.
Organes des sens :
Fréquents : Atteinte du champ visuel.
Peu fréquents : Sécheresse oculaire, otite externe, ptose, cataractes, ulcère de la cornée, mydriase, névrite optique, photophobie et agueusie.
Voies urogénitales :
Fréquents : Aménorrhée, hématurie, impuissance, ménorragie, anomalies des résultats du test de Papanicolaou, miction impérieuse et hémorragie vaginale. Peu fréquents : Vaginite, douleur au flanc (rein), avortement, engorgement mammaire, hypertrophie mammaire, douleur mammaire, cancer in situ du col de l’utérus, mastose sclérokystique, calcul rénal, nycturie, kyste ovarien, priapisme, pyélonéphrite, anomalies de la fonction sexuelle et urétrite.
Effets indésirables observés après la mise sur le marché
Effets indésirables rapportés après la commercialisation et qui n’avaient pas déjà été notés lors des essais cliniques
L’expérience de postcommercialisation a dégagé un profil d’effets indésirables similaire à celui présenté ci-dessus. Après la mise sur le marché, on a signalé des effets indésirables qui sont survenus pendant le traitement par COPAXONE® (acétate de glatiramère) soit dans le cadre de phases en cours d’essais cliniques ou de rapports spontanés. Ces réactions, qui peuvent avoir ou non un lien de causalité avec le médicament, comprennent :
Organisme dans son ensemble :
Septicémie, syndrome lupique, hydrocéphalie, distension de l’abdomen, hypersensibilité au point d’injection, réaction allergique, réaction anaphylactoïde, infection bactérienne, fièvre et infection.
Appareil cardiovasculaire :
Thrombose, maladie vasculaire périphérique, épanchement péricardique, infarctus du myocarde, thrombophlébite extensive, occlusion coronarienne, insuffisance cardiaque congestive, cardiomyopathie, cardiomégalie, arythmie, angine de poitrine et tachycardie.
Appareil digestif :
Œdème de la langue, hémorragie gastrique d'origine ulcéreuse, altération de la fonction hépatique, atteinte hépatique, hépatite, éructation, cirrhose du foie, calculs biliaires, diarrhée et troubles gastro-intestinaux.
Systèmes hématopoïétique et lymphatique :
Thrombocytopénie, réaction de type lymphome et leucémie aiguë.
Troubles métaboliques et nutritionnels :
Hypercholestérolémie.
Appareil musculosquelettique :
Polyarthrite rhumatoïde et spasme généralisé.
Système nerveux :
Myélite, méningite, néoplasme du SNC, accident vasculaire cérébral, œdème cérébral, rêves inhabituels, aphasie, convulsion, névralgie, anxiété, pied tombant, nervosité, trouble de l’élocution et vertige.
Appareil respiratoire :
Embolie pulmonaire, épanchement pleural, cancer du poumon, rhume des foins et laryngisme.
Peau et annexes cutanées :
Herpès, prurit, éruption cutanée et urticaire.
Organes des sens :
Glaucome, cécité et atteinte du champ visuel.
Voies urogénitales :
Néoplasme des voies urogénitales, anomalie urinaire, cancer des ovaires, néphrose, insuffisance rénale, cancer du sein, cancer de la vessie et pollakiurie.
Effets indésirables localisés associés à l’administration sous-cutanée
Au cours de l’expérience de postcommercialisation, on a rapporté une lipoatrophie localisée et, rarement, une nécrose cutanée aux points d’injection. La lipoatrophie peut se manifester après le début du traitement (quelquefois dès les premiers mois) et être permanente. On ne connaît pas de traitement de la lipoatrophie. Pour contribuer à éventuellement réduire au minimum ces effets, il faut aviser le patient de suivre une bonne technique d’injection et de faire la rotation des zones et des points d’injection tous les jours. (Voir Partie III - Renseignements destinés aux consommateurs).
INTERACTIONS MÉDICAMENTEUSES
Les interactions médicamenteuses entre COPAXONE® et d’autres produits n’ont pas fait l’objet d’une évaluation complète. Les résultats des essais cliniques à ce jour ne font pas ressortir d’interaction significative entre COPAXONE® et les traitements habituels de la SP, y compris l’administration concomitante de corticostéroïdes pendant un maximum de 28 jours. COPAXONE® n’a pas été évalué de façon formelle en association à l’interféron bêta. En revanche, 246 patients chez lesquels le traitement par l’interféron bêta a échoué ou qui n’ont pas toléré le traitement et qui ont été par la suite traités avec COPAXONE® dans le cadre d’un essai clinique ouvert n’ont pas signalé l’apparition d’effets indésirables graves ou inattendus pouvant être liés au traitement.
POSOLOGIE ET MODE D’ADMINISTRATION
Considérations posologiques
La prescription de COPAXONE® doit être réservée aux médecins (ou après une consultation avec un médecin) qui connaissent à fond le diagnostic et la prise en charge de la sclérose en plaques.
La seule voie d’administration recommandée de l’injection de COPAXONE® (acétate de glatiramère) est la voie sous-cutanée. COPAXONE® ne doit pas être administré par voie intraveineuse.
Dose recommandée et adaptation de la posologie
La dose recommandée de COPAXONE® (acétate de glatiramère pour injection ou acétate de glatiramère injectable) dans le traitement du syndrome clinique isolé et de la sclérose en plaques rémittente est de une injection quotidienne de 20 mg par voie sous-cutanée.
Administration
Reconstitution :
Flacons unidoses de poudre lyophilisée
Pour reconstituer le lyophilisat de COPAXONE® pour injection, utiliser une seringue et un adaptateur de flacon stériles afin de prélever 1,1 mL du diluant fourni (eau stérile pour injection) et de l’injecter dans le flacon de COPAXONE®. Agiter très délicatement, par un mouvement de rotation, le flacon de COPAXONE® et le laisser reposer à la température ambiante jusqu’à dissolution complète du lyophilisat. Inspecter visuellement le produit reconstitué et le jeter ou le retourner au pharmacien avant l’utilisation s’il renferme des particules. Administrer dans les huit heures suivant la reconstitution. Prélever 1,0 mL de la solution à l’aide d’une seringue stérile. Retirer l’adaptateur de flacon, connecter une aiguille de calibre 27 et injecter la solution par voie sous-cutanée. Les points d’auto-administration comprennent les bras, l’addomen, les fesses et les cuisses. Un flacon ne convient qu’à une seule utilisation; toute portion inutilisée doit être jetée (Voir Partie III - Renseignements destinés aux consommateurs – Produit pour la reconstitution. La solution reconstituée ne doit pas être conservée plus de huit heures à la température ambiante.
COPAXONE® ne doit être reconstitué qu’avec le diluant fourni (eau stérile pour injection).
| Format du flacon | Volume de diluant à ajouter | Volume à injecter | Concentration nominale par mL |
| 2 mL | 1,1 mL | 1,0 mL | 20 mg |
Pour ce qui est de la seringue préremplie de COPAXONE®, consulter la Partie III –Renseignements destinés aux consommateurs – Seringue préremplie pour obtenir les instructions sur la préparation et l’injection de COPAXONE®.
SURDOSAGE
Des surdosages de COPAXONE® ont été signalés chez trois patients. Un patient s’est injecté quatre doses (soit un total de 80 mg) de COPAXONE® à la fois. Aucune séquelle n’a été notée. Deux autres patients, un homme de 28 ans et une femme de 37 ans, ont reçu, par erreur, trois injections de 20 mg de COPAXONE® à des intervalles de une demi-heure. Aucun patient n’a manifesté de variation de sa pression artérielle, de sa fréquence cardiaque ni de sa température. Le suivi téléphonique effectué plusieurs heures plus tard n’a pas révélé d’effets indésirables dans un cas comme dans l’autre. La dose maximale de COPAXONE® rapportée dans un cas de surdosage est de 80 mg d’acétate de glatiramère injectable.
ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
COPAXONE® (acétate de glatiramère) est un mélange lyophilisé stérile de polypeptides synthétiques renfermant quatre acides aminés naturels : l’acide L-glutamique, la L-alanine, la L-tyrosine et la L-lysine dans une fraction molaire moyenne de 0,141, de 0,427, de 0,095 et de 0,338, respectivement.
Le mode d’action de l’effet de l’acétate de glatiramère dans la sclérose en plaques (SP) n’est pas encore complètement élucidé. On croit cependant que l’acétate de glatiramère exercerait un effet modulateur sur les processus immuns que l’on associe actuellement à la pathogenèse de la SP. Cette hypothèse est étayée par les résultats d’essai menés pour explorer la pathogenèse de l’encéphalomyélite auto-immune expérimentale (EAE), affection qui peut être déclenchée chez plusieurs espèces animales et qui est généralement acceptée comme modèle expérimental de la SP.
Les études expérimentales sur animaux et les systèmes in vitro laissent supposer que l’administration de l’acétate de glatiramère induit et active des lymphocytes T suppresseurs spécifiques dans le sang périphérique.
Comme le profil immunologique de l’acétate de glatiramère n’est pas encore complètement élucidé, il est possible que le produit puisse avoir des effets sur les réactions immunitaires naturelles (voir MISES EN GARDE ET PRÉCAUTIONS).
Pharmacocinétique
Les résultats obtenus au cours des essais pharmacocinétiques menés chez les humains (volontaires sains) et les animaux étayent l’hypothèse selon laquelle une fraction importante de la dose thérapeutique délivrée au patient par voie sous-cutanée est
hydrolysée localement. Néanmoins, de grands fragments d’acétate de glatiramère peuvent être reconnus par les anticorps réactifs contre l’acétate de glatiramère. Une certaine proportion de la dose injectée, intacte ou partiellement hydrolysée, passerait dans la circulation lymphatique, ce qui permettrait au produit d’atteindre les ganglions lymphatiques régionaux; de plus, il est possible qu’une partie du produit intact passe dans la circulation générale.
CONSERVATION ET STABILITÉ
Seringues préremplies
Les seringues préremplies de COPAXONE® doivent être réfrigérées dès leur réception (entre 2 et 8 ºC). NE PAS CONGELER.
S’il n’est pas possible de conserver les seringues préremplies de COPAXONE® au réfrigérateur, elles peuvent être conservées à la température ambiante (15 à 30 °C) pendant un maximum de un mois. Ne pas conserver les seringues préremplies de COPAXONE® à la température ambiante pendant plus de un mois. Remarque : ce médicament est sensible à la lumière, le protéger de la lumière lorsqu’on ne fait pas d’injection. Une seringue préremplie ne doit servir qu’une seule fois.
Flacons unidoses de poudre lyophilisée
Les flacons de lyophilisat de COPAXONE® doivent être réfrigérés (entre 2 et 8 °C). COPAXONE® peut également être conservé à la température ambiante (entre 15 et 30 °C) pendant un maximum de 14 jours. Les flacons de diluant (eau stérile pour injection) doivent être conservés à la température ambiante.
Solution reconstituée : La solution reconstituée ne doit pas être conservée plus de huit heures à la température ambiante avant l’administration. Un flacon ne convient qu’à une seule utilisation; toute portion inutilisée doit être jetée.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Seringue préremplie
COPAXONE® (acétate de glatiramère injectable) est présenté en seringue préremplie à usage unique renfermant 20 mg/1 mL de solution stérile équivalant à la solution reconstituée de COPAXONE® (c.-à-d., 20 mg/mL d’acétate de glatiramère et 40 mg/mL de mannitol dans de l’eau pour injection). COPAXONE® (acétate de glatiramère injectable) est offert en emballages de 30 seringues en verre préremplies à usage unique (20 mg/1 mL), accompagnées de 33 tampons d’alcool.
Flacons unidoses de poudre lyophilisée
COPAXONE® (acétate de glatiramère pour injection) est un lyophilisat stérile destiné à l’injection sous-cutanée après reconstitution avec de l’eau stérile pour injection. Un flacon de lyophilisat renferme 20 mg d’acétate de glatiramère et un surtitrage de 2 mg pour tenir compte des pertes possibles pendant la reconstitution et le prélèvement ainsi que 40 mg de mannitol, conditionné dans des flacons unidoses de couleur ambre de 2 mL. Un flacon d’eau stérile pour injection renferme 1,1 mL d’eau stérile pour injection et un surtitrage de 0,35 mL pour tenir compte des pertes possibles pendant la
reconstitution et le prélèvement. COPAXONE® (acétate de glatiramère pour injection) est offert en emballages de 32 flacons de couleur ambre renfermant le lyophilisat stérile destiné à l’injection sous-cutanée. Le diluant (eau stérile pour injection) accompagnant COPAXONE® est offert en emballages de 32 flacons transparents qui sont inclus dans la trousse d’auto-administration.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse :
Nom propre : Acétate de glatiramère
Dénomination
chimique : L’acétate de glatiramère est le sel acétate de polypeptides synthétiques.
Description : L’acétate de glatiramère est préparé par réaction chimique des dérivés activés de quatre acides aminés : l’acide L-glutamique (L-Glu), la L-alanine (L-Ala), la L-tyrosine (L-Tyr) et la L-lysine (L-Lys) dans une proportion spécifique. La fraction molaire moyenne de chaque résidu d’acide aminé se chiffre comme suit : L-Glu 0,141; L-Ala 0,427; L-Tyr 0,095 et L-Lys 0,338.
Formule moléculaire
et masse moléculaire : Le poids moléculaire moyen de l’acétate de glatiramère se situe entre
5 000 et 9 000 daltons. L’acétate de glatiramère est identifié par des anticorps spécifiques.
Formule développée : Poly[L-Glu13-15, L-Ala39-46, L-Tyr8.6-10, L-Lys30-37]·nCH3CO2H
(n = 15-24)
Description
physique : Lyophilisat de couleur blanche à légèrement jaunâtre.
Solubilité : Légèrement soluble dans l’eau, insoluble dans l’acétone.
pH : Le pH d’une solution à 0,5 % p/v d’acétate de glatiramère dans de l’eau se situe entre 5,5 et 7,0.
Activité
biologique : L’activité biologique de COPAXONE® est déterminée par sa capacité de bloquer l’induction de l’EAE chez la souris.
ESSAIS CLINIQUES
L’efficacité de COPAXONE® (acétate de glatiramère) a été évaluée dans le cadre de deux essais comparatifs (avec placebo) chez des patients atteints de SP rémittente. Un troisième essai comparatif (avec placebo) a évalué les effets de l’acétate de glatiramère sur les paramètres IRM. Dans ces essais, on a eu recours à une dose de 20 mg/jour. Aucune autre dose ou schéma posologique n’ont été étudiés dans des essais comparatifs (avec placebo) sur la SP rémittente.
Le premier essai Essai I (Essai BR-1) était un essai comparatif (avec placebo) à répartition aléatoire en paires appariées, à groupes parallèles et à double insu qui a été mené dans un seul centre. Cinquante patients atteints de SP rémittente ont reçu, au hasard, 20 mg/jour d’acétate de glatiramère (n = 25) ou un placebo (n = 25) par voie sous-cutanée. Selon le protocole, le paramètre primaire de l’essai consistait en la proportion de patients exempts de poussée pendant les deux ans de l’essai. Deux autres résultats pertinents ont également servi de paramètres dans le cadre de cet essai : la fréquence des poussées pendant l’essai et la variation de la fréquence des poussées par comparaison à la fréquence des poussées pendant les deux années précédant l’entrée à l’essai. Les résultats de cet essai (tableau 2) démontrent que l’acétate de glatiramère produisait un effet statistiquement significatif sur le nombre de poussées.
TABLEAU 2 Essai BR-1 : résultats quant à l’efficacité
| Résultats | Essai Ia | ||
Acétate de glatiramère n = 25 | Placebo n = 25 | Valeur de p | |
| % de patients exempts de poussée | 14/25 (56 %) | 7/25 (28 %) | 0,085 |
| Fréquence moyenne des poussées | 0,6/2 ans | 2,4/2 ans | 0,005 |
| Réduction de la fréquence des poussées comparativement aux données avant l’essai | 3,2 | 1,6 | 0,025 |
| Délai médian avant la première poussée (jours) | > 700 | 150 | 0,03 |
| % de patients exempts de progression* | 20/25 (80 %) | 13/25 (52 %) | 0,07 |
a Le paramètre primaire de l’efficacité de l’Essai I consistait en la proportion de patients exempts de poussée pendant les deux ans de l’essai (% de patients exempts de poussée). Les analyses portaient sur l’ensemble des sujets retenus au début de l’essai.
* La progression se définissait comme une augmentation d’au moins un point de la cote DSS persistant pendant au moins trois mois consécutifs.
L’Essai II (01-9001) était un essai comparatif (avec placebo), multicentrique, à double insu et à répartition aléatoire. Deux cent cinquante et un patients atteints de SP rémittente ont reçu, au hasard, 20 mg/jour d’acétate de glatiramère (n = 125) ou un placebo (n = 126) par voie sous-cutanée. Les patients avaient fait l’objet d’un diagnostic de SP rémittente selon les critères standards et avaient subi au moins deux poussées pendant les deux années précédant immédiatement l’entrée à l’essai. Les patients devaient présenter une cote maximale de 5 sur l’échelle élargie de l’état d’invalidité de Kurtzke (EDSS, Expanded Disability Status Scale), échelle standard de 0 (état normal) à 10 (décès secondaire à la SP). Une cote de 5 définit un patient ambulatoire qui a des difficultés à vaquer à toutes ses activités habituelles en raison d’une invalidité; une cote de 6 définit un patient ambulatoire qui a besoin d’aide pour vaquer à ses occupations, tandis qu’une cote de 7 signifie que le sujet est confiné à un fauteuil roulant.
Les patients ont été examinés tous les trois mois pendant deux ans ainsi que dans les quelques jours suivant une poussée possible. Toute poussée devait être confirmée par un neurologue qui ignorait le traitement reçu et qui devait noter la présence de signes neurologiques objectifs ainsi que d’autres critères (p. ex., la persistance de la lésion pendant au moins 48 heures).
Le protocole précisait que le paramètre primaire de l’essai était le nombre moyen de poussées pendant le traitement.
Le tableau 3 présente les résultats de l’analyse du paramètre primaire et de plusieurs paramètres secondaires de l’Essai II à deux ans, analyse portant sur l’ensemble des sujets retenus au début de l’essai.
TABLEAU 3 Essai de base (24 mois) à double insu : effet sur la fréquence des poussées
| Résultats | Essai IIa | ||
Acétate de glatiramère n = 125 | Placebo n = 126 | Valeur de p | |
| Nombre moyen de poussées (2 ans)b | 1,19 | 1,68 | 0,007* |
| % de patients exempts de poussée | 42/125 (34 %) | 34/126 (27 %) | 0,25 |
| Délai médian avant la première poussée (jours) | 287 | 198 | 0,23 |
| % de patients exempts de progressionc | 98/125 (78 %) | 95/126 (75 %) | 0,48 |
| Variation moyenne de la cote EDSS | -0,05 | +0,21 | 0,023 |
a Le paramètre primaire de l’efficacité de l’Essai II était le nombre de poussées pendant le traitement. Les analyses portaient sur l’ensemble des sujets retenus au début de l’essai.
b Moyenne ajustée de départ.
c La progression se définissait comme une augmentation d’au moins un point de la cote EDSS persistant pendant au moins trois mois consécutifs.
* Analyse de covariance corrigée pour tenir compte de la cote EDSS initiale, de la fréquence des poussées au cours des deux années précédentes et des centres d’étude. ANCOVA ou analyse de covariance est un test statistique utilisé pour corriger les différences covariantes entre les groupes de traitement et témoin qui pourraient confondre l’effet thérapeutique réel quand un facteur ou plus ne sont pas équilibrés entre les groupes de traitement.
Les effets de l’acétate de glatiramère sur la gravité des poussées n’ont pas été évalués dans ces deux essais.
Les deux essais ont révélé que l’acétate de glatiramère avait un effet bénéfique sur la fréquence des poussées; on considère donc que l’acétate de glatiramère est un produit efficace à cet égard.
Le troisième essai (9003) était un essai multicentrique, multinational, avec surveillance IRM. Au total, 239 patients atteints de SP rémittente (119 traités par l’acétate de glatiramère et 120 par un placebo) ont été répartis au hasard. Les critères d’inclusion étaient similaires à ceux de l’Essai II (Essai 01-9001) avec en plus le critère selon lequel les patients devaient présenter au moins une lésion rehaussée par le Gd à l’examen IRM de sélection. Les patients ont été d’abord traités à double insu pendant neuf mois, au cours desquels ils ont subi des examens IRM mensuels. Le paramètre primaire de la phase à double insu était le nombre cumulatif total de lésions rehaussées par le Gd en pondération T1 pendant les neuf mois. D’autres paramètres IRM ont été évalués à titre de paramètres secondaires. Le tableau 4 résume les résultats obtenus pour les paramètres surveillés pendant la phase à double insu de neuf mois pour l’ensemble des sujets retenus au début de l’essai. Compte tenu que le lien entre les résultats IRM et l’état clinique du patient fait l’objet d’une discussion, on ignore la valeur pronostique des résultats statistiquement significatifs suivants.
TABLEAU 4 Phase à double insu de neuf mois : paramètres IRM - résultats
| No | Résultats | Acétate de glatiramère (n = 113) | Placebo (n = 115) | Valeur de p |
| Paramètre primaire | ||||
| 1. | Médianes du nombre cumulatif de lésions rehaussées par le Gd en T1 | 12 | 17 | 0,0037 |
| Paramètres secondaires | ||||
| 2. | Médianes du nombre cumulatif de nouvelles lésions rehaussées par le Gd en T1 | 9 | 14 | 0,0347 |
| 3. | Médianes du nombre cumulatif de nouvelles lésions en T2 | 5 | 8 | 0,01 |
| 4. | Médianes de la variation cumulative par rapport aux valeurs de départ du volume (mL) des lésions rehaussées par le Gd en T1 |
| 0 | 0,0248 |
| 5. | Médianes de la variation cumulative par rapport aux valeurs de départ du volume (mL) des lésions en T2 | 8,852 | 13,566 | 0,0229 |
| 6. | Médianes de la variation cumulative par rapport aux valeurs de départ du volume (mL) des lésions hypo-intenses en T1 | 1,642 | 1,829 | 0,7311 |
| 7. | Proportion de patients exempts de lésion rehaussée par le Gd en T1 | 46,4 % | 32,2 % | 0,0653 |
Le nombre moyen de poussées au cours de cet essai de neuf mois était de 0,50 pour le groupe COPAXONE® et de 0,77 pour le groupe placebo (p = 0,0077).
Un quatrième essai comparatif (avec placebo) multicentrique, à répartition aléatoire, à double insu et à groupes parallèles comprenant 481 patients pendant une période allant jusqu’à trois ans (acétate de glatiramère à 20 mg/jour : n = 243; placebo : n = 238) a été effectué chez des patients avec une présentation neurologique unifocale unique bien définie et des caractéristiques IRM évocatrices de la SP (au moins deux lésions cérébrales sur les clichés IRM pondérés en T2) (parfois appelée « syndrome clinique isolée »). Le paramètre primaire de l’étude était le délai avant la conversion en SP cliniquement certaine, selon les critères de Poser. Les paramètres secondaires étaient des mesures IRM cérébrales, notamment le nombre de nouvelles lésions en T2 et le volume des lésions en T2.
Le délai avant la conversion en SP cliniquement certaine a été significativement prolongé dans le groupe acétate de glatiramère, correspondant à une réduction du risque de 45 % (coefficient de risque (C.R. ou HR en anglais pour Hazard Ratio) = 0,55; IC à 95 % [0,40; 0,77], p = 0,0005) (figure 1).
Figure 1 : Délai avant la conversion en SP cliniquement certaine (analyse portant sur l’ensemble des sujets retenus au début de l’essai)
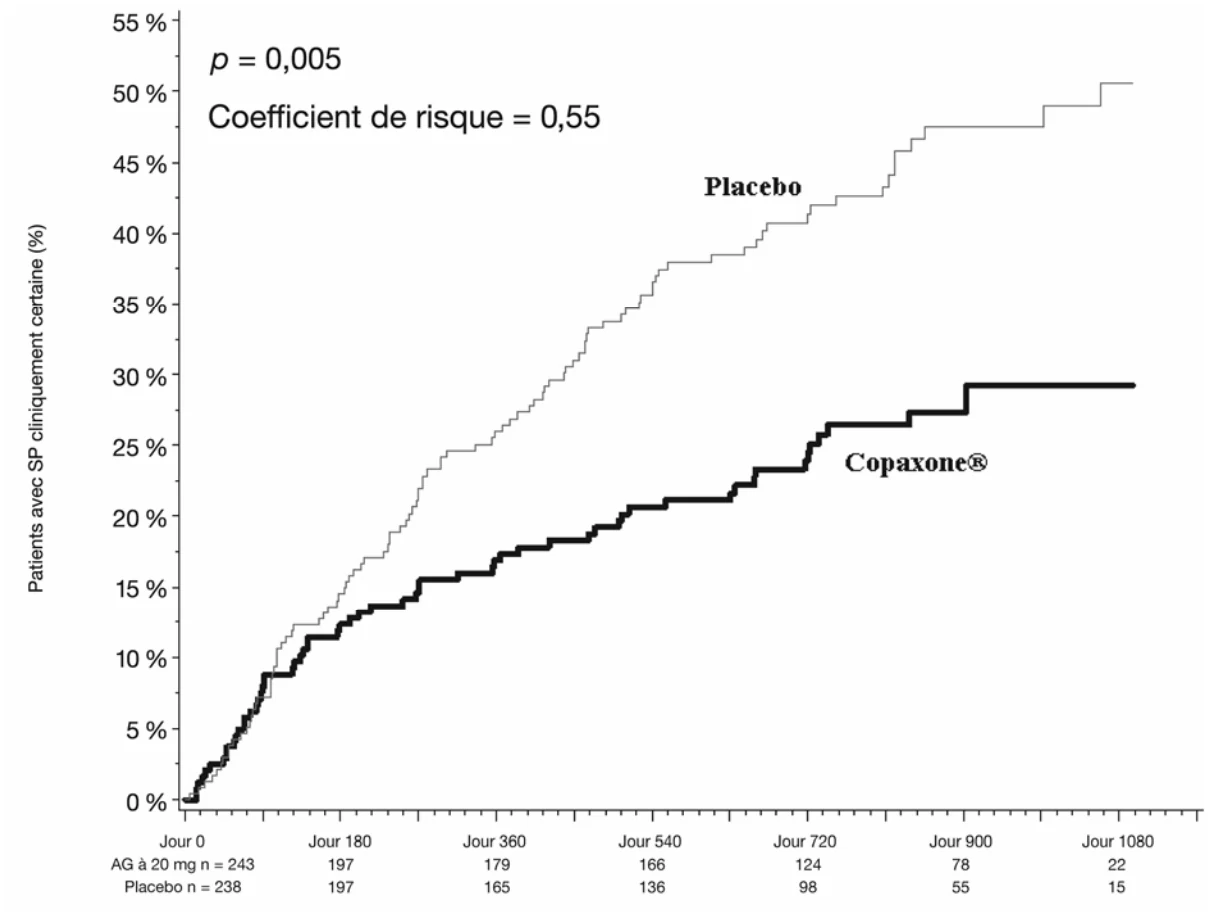
L’acétate de glatiramère a prolongé le délai avant la conversion en SP cliniquement certaine de 386 jours (115 %), de 336 jours dans le groupe recevant le placebo à 722 jours dans le groupe traité par l’acétate de glatiramère (d’après le 25e percentile; méthode d'estimation de Kaplan-Meier).
Au total, 25 % des patients traités par l’acétate de glatiramère et 43 % des patients recevant le placebo ont vu leur état se convertir en SP cliniquement certaine après une durée moyenne de traitement de 2,4 ans.
Le bienfait procuré par l’acétate de glatiramère par comparaison au placebo a aussi été démontré par deux paramètres IRM secondaires. Ainsi, le nombre de nouvelles lésions en T2 à la dernière valeur observée était significativement moins élevé (p < 0,0001) chez les patients traités par l’acétate de glatiramère, ce qui démontre un effet thérapeutique de 58 % en faveur de l’acétate de glatiramère par rapport au placebo (le nombre moyen de nouvelles lésions en T2 à la dernière valeur observée était de 0,7 pour l’acétate de glatiramère et de 1,8 pour le placebo). En outre, le volume corrigé par rapport à la valeur initiale des lésions en T2 à la dernière valeur observée a montré une réduction significative (p = 0,0013) de 13 % en faveur de l’acétate de glatiramère par
comparaison au placebo (la variation médiane du volume en T2 de la valeur initiale à la dernière valeur observée était de 0,7 mL pour l’acétate de glatiramère et de 1,3 mL pour le placebo).
Des analyses par sous-groupes a posteriori ont été effectuées chez des patients présentant diverses caractéristiques de base dans le but de cerner une population à risque élevé de subir la deuxième attaque. Chez les sujets dont les caractéristiques IRM initiales comportaient au moins une lésion rehaussée par le Gd en T1 et 9 lésions ou plus en T2, la conversion en SP cliniquement certaine a été évidente chez 50 % des sujets du groupe placebo comparativement à 28 % des sujets traités par COPAXONE® en 2,4 ans. Chez les sujets présentant 9 lésions ou plus en T2 au départ, la conversion en SP cliniquement certaine a été évidente chez 45 % des sujets du groupe placebo comparativement à 26 % des sujets traités par COPAXONE® en 2,4 ans. Toutefois, on ignore les répercussions du traitement précoce par COPAXONE® sur l’évolution à long terme de la maladie même dans ces sous-groupes à risque élevé, car l’étude était surtout conçue pour évaluer le délai avant la survenue du deuxième événement. Quoi qu’il en soit, le traitement ne doit être envisagé que chez les patients classés à risque élevé.
Les données d’efficacité pour le SCI au-delà de trois ans ne sont pas disponibles.
PHARMACOLOGIE DÉTAILLÉE
Études précliniques
L’acétate de glatiramère atténue ou prévient efficacement les manifestations cliniques et histologiques du modèle animal le plus largement reconnu de la sclérose en plaques (SP), l’EAE. Cet effet de l’acétate de glatiramère a été constaté chez une grande variété d’espèces animales, notamment la souris, le rat, le cobaye, le lapin et les primates (singe rhésus et babouin)1-8.
L’acétate de glatiramère exerce une réaction croisée partielle avec la protéine basique de la myéline (PBM) tant sur le plan humoral que sur le plan cellulaire. Il entre de plus en compétition avec les peptides de la myéline, y compris la glycoprotéine mineure de la myéline et des oligodendrocytes (MOG, myelin-oligodendrocyte glycoprotein) et le protéolipide myélinique (PLP, proteolipid protein), pour ce qui est de la liaison aux molécules du complexe majeur d’histocompatibilité (CMH) de classe II9. L’acétate de glatiramère a une grande affinité de liaison envers les molécules du CMH de classe II sur la surface des cellules présentant l’antigène10. Les essais in vitro ont permis de constater que l’affinité de l’acétate de glatiramère est suffisante pour déplacer compétitivement la PBM, la MOG et le PLP du CMH de classe II9. La spécificité de la liaison de l’acétate de glatiramère a été démontrée par l’observation que ce sont les anticorps anti-CMH de classe II DR qui inhibent l’interaction entre l’acétate de glatiramère et le CMH de classe II, et non les anticorps anti-CMH de classe I ni les anticorps anti-CMH de classe II DQ9.
On a pu constater en laboratoire l’induction des lymphocytes T suppresseurs. Les hybridomes de lymphocytes T provenant de cellules spléniques d’animaux traités par l’acétate de glatiramère transféraient une résistance à l’EAE aux animaux non traités et inhibaient la prolifération spécifique de l’antigène et la sécrétion d’interleukine-2 (IL-2) d’une lignée de lymphocytes T spécifiques à la PBM11. L’inhibition des lymphocytes T effecteurs spécifiques à la PBM par l’acétate de glatiramère a été constatée dans le cadre de plusieurs essais in vitro. En présence de cellules présentant l’antigène, l’acétate de glatiramère inhibe compétitivement la prolifération ainsi que la sécrétion
d’IL-2 et d’interféron gamma par les lignées de lymphocytes T spécifiques à la PBM d’origine humaine sans effet sur les lignées de lymphocytes T spécifiques à d’autres antigènes. L’acétate de glatiramère seul ne stimule pas la prolifération12,13, la sécrétion d’IL-212,13 ni les réactions cytotoxiques des lymphocytes T spécifiques à la PBM d’origine humaine14. Par ailleurs, on a observé que l’acétate de glatiramère inhibait la cytotoxicité des lymphocytes T spécifiques à la PBM14.
On a tenté de préciser les caractéristiques de la biodisponibilité de l’acétate de glatiramère marqué à l’125I et administré par voie sous-cutanée chez l’animal. Des échantillons de sérum ont subi une analyse quantitative par chromatographie liquide à haute performance (HPLC, High-Performance Liquid Chromatography) en vue de mesurer la proportion d’acétate de glatiramère intact et celle de fragments de peptides liés à l’acétate de glatiramère en fonction du temps. Trois minutes après l’injection, la courbe d’élution obtenue par HPLC correspondait à celle de l’acétate de glatiramère. Après 15 minutes cependant, la courbe d’élution a révélé deux plus petites espèces distinctes ainsi que de l’iodure libre. On ne sait pas encore avec précision si les deux espèces plus petites représentaient des métabolites de l’acétate de glatiramère marqué à l’125I ou d’autres espèces non liées à l’acétate de glatiramère et qui auraient été iodées à la suite d’un échange d’iodure. Ces essais n’ont pas été répétés chez l’être humain.
Selon d’autres essais in vitro et in vivo chez l’animal, on a constaté que l’acétate de glatiramère marqué à l’125I était rapidement dégradé au point d’injection. Les essais portant sur des homogénats tissulaires évoquent la possibilité que ce phénomène puisse être également présent chez l’être humain. En raison de la possibilité d’une « déiodation », d’un échange d’iodure et de l’incorporation d’acides aminés de l’acétate de glatiramère dans d’autres peptides, les résultats des essais portant sur l’acétate de glatiramère marqué à l’125I doivent être interprétés avec circonspection.
TOXICOLOGIE
Toxicité aiguë
L’acétate de glatiramère a été bien toléré après une injection sous-cutanée unique d’une dose de 400 mg/kg chez le rat. Aucun effet toxique n’a été noté.
Après administration intraveineuse (i.v.) de 200 mg/kg chez le rat, on a noté des cas graves de morbidité, dont environ 10 % de mortalité. À la dose de 40 mg/kg, aucun décès n’est survenu, et seuls des tremblements transitoires ont été notés chez un seul animal.
Toxicité à long terme (subchronique et chronique)
Des essais sur la reproduction et la toxicité ont été effectués avec l’acétate de glatiramère chez 560 rats traités pendant une période maximale de 6 mois, 68 lapins traités pendant une période maximale de 2 semaines, 23 chiens traités pendant une période maximale de 3 mois et 32 singes traités pendant une période maximale de 1 an. On a jugé que les quelques décès qui sont survenus (5 rats durant l’essai de 6 mois, 2 rats durant l’essai de 4 semaines, 1 rat durant l’essai de reproduction (segment III) et 1 singe durant l’essai de 1 an) étaient fortuits et non liés au traitement.
Des injections sous-cutanées quotidiennes administrées pendant un certain temps ou une période prolongée ont été systématiquement bien tolérées à des doses allant jusqu’à 30 mg/kg/jour pendant des périodes maximales de 6 mois chez le rat et de 1 an chez le singe.
Chez le rat mâle âgé (à la fin de l’essai sur la longévité chez l’animal et visant à évaluer le potentiel carcinogène du produit), on a noté une légère augmentation de l’incidence de la glomérulonéphrite. Dans ce cas, la dose sans effet nocif observable (NOAEL des Anglo-Saxons) était de 7,5 mg/kg/jour.
À des doses de 30 mg/kg et plus, certains signes ont été constatés tels que légère réduction de la prise de poids et modifications occasionnelles mineures des paramètres biochimiques et hématologiques. Ces manifestations, qui ont été notées au cours de certaines études seulement, n’ont pas entraîné de séquelles sur le plan clinique. Les bilans ophtalmologiques et les ECG n’ont mis en évidence aucun résultat marquant. Chez des singes traités par 30 mg/kg/jour, on a observé certains signes de surstimulation immunitaire tels qu’augmentation du titre des anticorps antinucléaires, augmentation de la fréquence des centres germinatifs de la moelle osseuse et des lésions focales fibrosantes, mineures et chroniques, des artères. Le lien entre ces signes et le traitement est incertain, et la dose sans effet nocif observable (NOAEL) pour ces manifestations a été fixée à 10 mg/kg/jour.
En se fondant sur ces données, on considère que la dose sans effet nocif observable (NOAEL) est de 7,5 mg/kg pour ce qui est des effets généraux de l’acétate de glatiramère au cours d’études sur l’administration prolongée.
Des lésions locales au point d’injection ont été fréquemment observées dans toutes les études et étaient liées à la dose. À des doses de 30 mg/kg/jour et plus chez le rat et le singe, les réactions au point d’injection étaient significatives sur le plan clinique et mal tolérées.
Potentiel carcinogène
Deux essais portant sur la longévité chez l’animal et visant à évaluer le potentiel carcinogène de l’acétate de glatiramère, un chez la souris et un chez le rat, ont été terminés. Les résultats de ces deux essais sur la carcinogénicité n’ont fait ressortir aucun signe de potentiel carcinogène lié à l’administration sous-cutanée de l’acétate de glatiramère chez des rats et des souris, à des doses allant jusqu’à 60 mg/kg/jour.
Au cours de l’étude sur la carcinogénicité menée pendant deux ans chez la souris, l’administration répétée de doses allant jusqu’à 60 mg/kg/jour n’a mis en évidence aucun signe de carcinogénicité générale. Chez les mâles du groupe forte dose (60 mg/kg/jour), mais pas chez les femelles, on a relevé une augmentation de l’incidence des fibrosarcomes au point d’injection. Ces sarcomes à cellules fusiformes qui prolifèrent rapidement en formant des foyers locaux d’infiltration, mais pas de métastases, ont été associés à une atteinte cutanée déclenchée par des injections répétées d’un irritant sur une surface limitée de la peau.
Dans une étude de deux ans évaluant le potentiel carcinogène du médicament chez le rat, l’administration sous-cutanée d’acétate de glatiramère à une dose de 30 mg/kg/jour a été associée à une augmentation de l’incidence des phéochromocytomes bénins chez les mâles
seulement. Cet effet n’a pas été observé à la dose de 15 mg/kg/jour et était compris dans les valeurs historiques de contrôle du laboratoire d’essai.
Potentiel mutagène
L’acétate de glatiramère a exercé des effets marginaux et inconsistants se traduisant par des aberrations chromosomiques de structure dans des cultures de lymphocytes d’origine humaine. Les aberrations ou anomalies chromosomiques ne se sont pas produites dans les cellules de la moelle osseuse de souris ayant reçu 140 mg/kg du produit, soit environ 60 % de la DL50/kg par voie intra-péritonéale. L’acétate de glatiramère n’a pas entraîné de mutation ponctuelle, avec ou sans activation métabolique, chez quatre souches de Salmonella typhimurium, deux souches de Escherichia coli ni dans des cultures cellulaires de lymphome de souris L5178Y.
Reproduction et tératologie
Dans le cadre d’essais sur la fertilité et la reproduction chez le rat, l’acétate de glatiramère, à des doses allant jusqu’à 36 mg/kg/jour, n’a exercé aucun effet indésirable sur les paramètres de reproduction.
Des essais consacrés aux effets toxiques sur le développement fœtal effectués chez le rat et le lapin à des doses allant jusqu’à environ 37,5 mg/kg n’ont fait ressortir aucun signe d’altération du développement fœtal imputable à l’acétate de glatiramère.
Des essais consacrés aux effets toxiques sur le développement péri- et post-natal n’ont mis en évidence aucun effet sur le développement ni la performance de reproduction des nouveau-nés de rates ayant reçu des doses d’acétate de glatiramère allant jusqu’à 36 mg/kg jusqu’au sevrage des jeunes animaux.
Études sur le potentiel antigénique
Des essais visant à évaluer l’anaphylaxie chez le cobaye et la souris sensibilisés ont montré que l’acétate de glatiramère a induit l’activité des IgG, mais très peu ou pas du tout celle des IgE.
Étude cardiaque
Au cours d’un essai mené chez le chien, l’administration intra-veineuse d’acétate de glatiramère a exercé un effet pharmacologique, c.-à-d. réduction de la tension artérielle, à une dose de 6,0 mg/kg (dix fois la dose thérapeutique chez l’humain sur une base de mg/m2), mais pas à une dose deux fois plus faible. Cet effet n’a pas été associé à une baisse du débit coronarien ou à une modification ischémique à l’ECG.
BIBLIOGRAPHIE
- 1.
Arnon R. and Teitelbaum D. In: "The Suppression of Experimental Allergic
Encephalomyelitis and Multiple Sclerosis." AN Davidson and ML Cuzner (eds.), NY Academic Press, pp. 105-117,1980.
- 2.
Lando Z., Teitelbaum D., Arnon R. Effect of Cyclophosphamide on Suppressor Cell
Activity in Mice Unresponsive to EAE. J Immunol 1979; 123(5): 2156-60.
- 3.
Teitelbaum D., Meshorer A., Hirshfeld T., Arnon R., Sela M. Suppression of
Experimental Allergic Encephalomyelitis by a Synthetic Polypeptide. Eur J Immunol 1971; 1: 242-8.
- 4.
Teitelbaum D., Webb C., Meshorer A., Arnon R., Sela M. Suppression by Several
Synthetic Polypeptides of Experimental Allergic Encephalomyelitis Induced in Guinea Pigs and Rabbits with Bovine and Human Basic Encephalitogen. Eur J Immunol 1973; 3: 273-9.
- 5.
Lisak R.P., Zeiman B., Blanchard N., Rorke L.B. Effect of Treatment with Copolymer 1
(Cop-1) on the In vivo Manifestations of Experimental Allergic Encephalomyelitis (EAE). J Neurol Sci 1983; 62: 281-93.
- 6. Webb C., Teitelbaum D., Herz A., Arnon R., Sela M. Molecular Requirements Involved in Suppression of EAE by Synthetic Basic Copolymers of Amino Acids. Immunochemistry 1976; 13: 333-7.
- 7.
Teitelbaum D., Webb C., Meshorer A., Arnon R., Sela M. Protection Against
Experimental Allergic Encephalomyelitis. Nature 1972; 240: 564-6.
- 8.
Teitelbaum D., Webb C., Bree M., Meshorer A., Arnon R., Sela M. Suppression of
Experimental Allergic Encephalomyelitis in Rhesus Monkeys by a Synthetic Basic Copolymer 1. Clin Immunol Immunopathol 1974; 3: 256-62.
- 9.
Fridkis-Hareli M., Teitelbaum D., Gurevich E., Pecht I., Brautbar C., Kwon O.J., Brenner
T., Arnon R., Sela M. Direct Binding of Myelin Basic Protein and Synthetic Copolymer 1 to Class II Major Histocompatibility Complex Molecules on Living Antigen-Presenting Cells- Specificity and Promiscuity. Proc Natl Acad Sci. 1994; 91: 4872-6.
- 10.
Fridkis-Hareli M., Teitelbaum D., Arnon R., Sela M. Synthetic Copolymer 1 and Myelin
Basic Protein Do Not Require Processing Prior to Binding to Class II Major Histocompatibility Complex Molecules on Living Antigen Presenting Cells. Cellular Immunology 1995; 163: 229-36.
- 11.
Aharoni R., Teitelbaum D., Arnon R. T-suppressor Hybridomas and
Interleukin-2-dependent Lines Induced by Copolymer 1 or by Spinal Cord Homogenate Down-Regulate Experimental Allergic Encephalomyelitis. Eur J Immunol 1993; 23: 17-25.
- 12.
Teitelbaum, D., Milo R., Arnon R., Sela M. Synthetic Copolymer 1 Inhibits Human
T-cell Lines Specific for Myelin Basic Protein. Proc Natl Acad Sci 1992; 89: 137-41.
- 13.
Milo R., Panitch H. Additive Effects of Copolymer 1 and Interferon Beta-1 on the
Immune Response to Myelin Basic Protein. J Neuroimmunol 1995; 61: 185-93.
- 14.
Racke M.K., Martin R., McFarland H., Fritz R.B. Copolymer 1-induced Inhibition of
Antigen-specific T-Cell Activation: Interference with Antigen Presentation. J Neuroimmunol 1992; 37: 75-84.
- 15.
Bornstein M.B., Miller A., Slagle S., Weitzman M., Crystal H., Drexler E., Keilson M.,
Merriam A., Wassertheil-Smoller S., Spada V., Weiss W., Arnon R., Jacobsohn I., Teitelbaum D., Sela M. A Pilot Trial of Cop-1 in Exacerbating-Remitting Multiple Sclerosis. N Engl J Med 1987; 317: 408-14.
- 16.
Johnson K.P., Brooks B.R., Cohen J.A., Ford C.C.,Goldstein J., Lisak R.P., Myers L.W.,
Panitch H.S., Rose J.W., Schiffer R.B., Vollmer T., Weiner L.P., Wolinsky J.S., et al. Extended Use of Glatiramer Acetate (COPAXONE®) is Well Tolerated and Maintains Its Clinical Effect on Multiple Sclerosis Relapse Rate and Degree of Disability. Neurology 1998; 50: 701-708.
- 17.
Liu C., Wan Po A.L., Blumhardt L.D. "Summary Measure" Statistic for Assessing the
Outcome of Treatment Trials in Relapsing-Remitting Multiple Sclerosis. J. Neurol. Neurosurg. Psychiatry 1998; 64: 726-729.
- 18.
Kermode A.G., Thompson A.J., Tofts P., MacManus D.G., Kendall B.E., Kingsley
D.P.E., Moseley I.F., Rudge P., McDonald W.I. Breakdown of the Blood-Brain Barrier Precedes Symptoms and Other MRI Signs of New Lesions in Multiple Sclerosis - Pathogenetic and Clinical Implications. Brain 1990; 113: 1477-1489.