


Monographie de produit - Plerixafor Injection (Jamp Pharma)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 09 / 2024 |
|---|
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
- 1
INDICATIONS ............................................................................................................. 4
- 1.1 Enfants .......................................................................................................................... 4
- 1.2 Personnes âgées ........................................................................................................... 4
- 2 CONTRE-INDICATIONS................................................................................................ 4
- 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
- 4
POSOLOGIE ET ADMINISTRATION............................................................................... 5
- 4.1 Considérations posologiques ....................................................................................... 5
- 4.2 Dose recommandée et modification posologique ....................................................... 5
- 4.4 Administration .............................................................................................................. 7
- 5 SURDOSAGE .............................................................................................................. 7
- 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 7
- 7
MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 8
Cancérogénèse et mutagénèse .......................................................................................... 8
Cardiovasculaire ................................................................................................................. 8
Conduite de véhicules et utilisation de machines .............................................................. 9
Hématologique ................................................................................................................... 9
Hépatique/biliaire/pancréatique ........................................................................................ 9
Immunitaire ........................................................................................................................ 9
Surveillance et tests de laboratoire.................................................................................. 10
Psychiatrique .................................................................................................................... 10
Rénal ................................................................................................................................. 10
- 7.1 Populations particulières ............................................................................................ 11
- 7.1.1 Femmes enceintes ........................................................................................... 11
- 7.1.2 Allaitement ....................................................................................................... 11
- 7.1.3 Enfants .............................................................................................................. 11
- 7.1.4 Personnes âgées ............................................................................................... 11
- 8
RÉACTIONS INDÉSIRABLES ....................................................................................... 12
- 8.1 Aperçu des effets indésirables ................................................................................... 12
- 8.2 Effets indésirables observés dans les essais cliniques ................................................ 13
- 8.2.1 Effets indésirables observés dans les essais cliniques – Enfants ...................... 15
- 8.3 Effets indésirables peu courants observés au cours des essais cliniques .................. 15
8.5 Effets indésirables observés après la mise en marché ............................................... 16
- 9
INTERACTIONS MÉDICAMENTEUSES ......................................................................... 16
- 9.4 Interactions médicament-médicament ...................................................................... 16
- 9.5 Interactions médicament-aliment .............................................................................. 17
- 9.6 Interactions médicament-plante médicinale ............................................................. 17
- 9.7 Interactions médicament-tests de laboratoire .......................................................... 17
- 10
PHARMACOLOGIE CLINIQUE .................................................................................... 17
- 10.1 Mode d’action .......................................................................................................... 17
- 10.2 Pharmacodynamie .................................................................................................... 17
- 10.3 Pharmacocinétique ................................................................................................... 19
- 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 22
- 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ....................................................... 23
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 24
- 13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 24
- 14
ESSAIS CLINIQUES .................................................................................................... 24
- 14.1 Essais cliniques par indication .................................................................................. 24
PATIENTS ADULTES .................................................................................................. 24
ENFANTS ................................................................................................................. 29
- 15 MICROBIOLOGIE ...................................................................................................... 31
- 16 TOXICOLOGIE NON CLINIQUE ................................................................................... 31
- 17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ....................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................................ 35
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adultes
Plérixafor injectable (plérixafor) est indiqué en association avec le facteur de stimulation des colonies de granulocytes (G-CSF) pour :
- mobiliser les cellules souches hématopoïétiques (CSH) dans le sang périphérique en vue de la collecte et de l’autogreffe subséquente chez les patients atteints de lymphome non hodgkinien (LNH) et de myélome multiple (MM). Certains patients atteints de LNH et de MM sont capables d’atteindre les critères minimaux et cibles de collecte de CSH avec le G-CSF en monothérapie (voir la section 14 ESSAIS CLINIQUES).
Enfants (de 1 à moins de 18 ans)
Plérixafor injectable est indiqué en association avec le G-CSF pour augmenter la mobilisation des cellules souches hématopoïétiques dans le sang périphérique avant leur collecte en vue d’une autogreffe chez les enfants atteints de lymphome ou de tumeurs malignes solides et :
- qui présentent une faible numération des cellules souches circulantes à la date prévue de la collecte après la mobilisation par le G-CSF (avec ou sans chimiothérapie), ou
- qui ne sont pas parvenus préalablement à collecter une quantité suffisante de cellules souches hématopoïétiques (voir la section 4 POSOLOGIE ET ADMINISTRATION).
1.1 Enfants
Enfants (âgés de 1 à moins de 18 ans) : Sur la base des données soumises et examinées, Santé Canada a autorisé une indication pour une utilisation pédiatrique (voir la section 1 INDICATIONS).
1.2 Personnes âgées
Sur le nombre total de sujets recrutés dans deux études cliniques de la solution injectable de plérixafor contrôlées par placebo, 24 % des patients étaient âgés de 65 ans et plus alors que 0,8 % étaient âgés de 75 ans et plus. Aucune différence globale en termes d’efficacité ou de sécurité n’a été observée entre ces sujets et les sujets plus jeunes présentant une fonction rénale normale ou une insuffisance rénale légère à modérée. En général, il faut faire preuve de prudence lors de la sélection de la dose chez les personnes âgées en raison de la plus grande fréquence de diminution de la fonction rénale avec l’âge (voir la section Populations particulières, Insuffisance rénale).
2 CONTRE-INDICATIONS
Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Pour obtenir la liste complète des ingrédients, voir la
section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
Une prise en charge appropriée du traitement et des complications n’est possible que lorsque des installations de diagnostic et de traitement adéquates sont disponibles (voir les sections1 INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS).
4.1 Considérations posologiques
Médicaments concomitants recommandés :
- Administrer des doses quotidiennes du matin de G-CSF de 10 mcg / kg pendant 4 jours avant la première dose du soir de Plérixafor injectable et chaque jour avant l’aphérèse (voir la section 14 ESSAIS CLINIQUES).
Posologie chez les patients atteints d’insuffisance rénale :
- Les patients présentant des valeurs de la créatinine sérique > 2,2 mg / dl ont été exclus des études cliniques de la solution injectable de plérixafor en association avec le G-CSF contrôlées par placebo. Au total, 60 patients avec une clairance de la créatinine (ClCr) estimée de 51 à 80 mL / min, 11 patients avec une ClCr de 31 à 50 mL / min et aucun avec une ClCr ≤30 mL / min ont été inscrits et ont reçu au moins une dose de la solution injectable de plérixafor (0,24 mg / kg de poids corporel par voie sous-cutanée).
- Des ajustements posologiques sont recommandés pour les patients dont la ClCr estimée est de 20 à 50 mL / min. (voir la section 4.2 Dose recommandée et modification posologique, modification posologique en cas d’insuffisance rénale) Les données cliniques sont insuffisantes pour faire des recommandations posologiques pour les patients dont la clairance de la créatinine est < 20 mL / min ou pour les patients sous dialyse.
4.2 Dose recommandée et modification posologique
- A. Patients adultes
Dose recommandée :
Débuter le traitement du patient avec Plérixafor injectable après administration du G-CSF une fois par jour pendant quatre jours.
La dose recommandée de Plérixafor injectable, administrée par injection sous-cutanée (SC) dans la région abdominale, est :
- dose fixe de 20 mg ou 0,24 mg / kg de poids corporel pour les patients pesant ≤ 83 kg (voir la section 10.3 Pharmacocinétique).
- de 0,24 mg / kg de poids corporel chez les patients pesant ˃ 83 kg.
- Plérixafor injectable ne doit être administré que sous la supervision d’un professionnel de la santé qualifié et expérimenté en oncologie et / ou en hématologie et dans la prise en charge des patients cancéreux subissant une mobilisation des cellules souches hématopoïétiques dans le sang périphérique (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Plérixafor injectable doit être administré 10 à 11 heures avant le début de chaque cytaphérèse. Dans deux essais cliniques randomisés, la solution injectable de plérixafor a été utilisée jusqu’à 4 jours consécutifs en monothérapie.
Lors des essais cliniques, la dose de la solution injectable de plérixafor a été calculée en fonction du poids corporel de patients pesant jusqu’à 175 % du poids corporel idéal. La dose de la solution injectable de plérixafor et le traitement de patients pesant plus de 175 % du poids corporel idéal n’ont pas fait l’objet d’études.
L’exposition au médicament étant plus importante avec une augmentation du poids corporel, la dose de plérixafor ne doit pas excéder 40 mg / jour (voir la section 10.3 Pharmacocinétique)
Adaptation posologique en cas d’insuffisance rénale :
Chez les patients présentant une ClCr de 20 à 50 mL / min, réduire la dose de Plérixafor injectable à 0,16 mg / kg. Cela réduira l’exposition systémique accrue chez ces patients par rapport aux patients avec une ClCr > 50 mL / min recevant la dose de 0,24 mg / kg. Chez les patients présentant une ClCr ≤50 mL / min, la dose ne doit pas dépasser 27 mg / jour, car la dose basée sur une posologie en mg / kg entraîne une augmentation de l’exposition au plérixafor avec une augmentation du poids corporel (voir la section 10.3 Pharmacocinétique).
| Tableau 1: Posologie recommandée du plérixafor chez les patients atteints d’insuffisance rénale | |||||
|---|---|---|---|---|---|
| Clairance de la créatinine estimée (mL / min) | Dose | ||||
| > 50 | 0,24 mg / kg une fois par jour (ne pas excéder 40 mg / jour) | ||||
| 20 à 50 | 0,16 mg / kg une fois par jour (ne pas excéder 27 mg / jour) | ||||
La formule (Cockroft-Gault) suivante peut être utilisée pour estimer la ClCr :
Hommes : Clairance de la créatinine (mL / min) = | poids (kg) X (140 – âge en années) 72 X créatinine sérique (mg / dl) |
|---|---|
Femmes : Clairance de la créatinine (mL / min) = | 0,85 X la valeur calculée pour les hommes |
B. Patients pédiatriques (âgés de 1 à moins de 18 ans)
Dose recommandée
Débuter le traitement du patient avec Plérixafor injectable après administration du G-CSF une fois par jour pendant quatre jours. La dose recommandée de Plérixafor injectable est de 0,24 mg / kg de poids corporel, administrée en injection sous-cutanée (SC) dans la région abdominale. Plérixafor injectable doit être administré entre 8 et 12 heures avant le début de chaque cytaphérèse (voir la section 10.3 Pharmacocinétique). Dans un essai clinique pédiatrique, la solution injectable de plérixafor a été utilisé jusqu’à 3 jours consécutifs en monothérapie.
4.4 Administration
Les fioles doivent être inspectées visuellement pour s’assurer qu’elles ne contiennent aucune particule et qu’elles ne sont pas décolorées avant l’administration. Si la solution a changé de couleur ou contient des particules, elle ne devrait pas être utilisée.
Utiliser le poids corporel du patient pour calculer le volume de Plérixafor injectable à administrer. Chaque fiole de Plérixafor injectable contenant 1,2 mL d’une solution à 20 mg / mL, le volume à administrer au patient sera calculé par l’équation suivante :
0,012 X poids corporel du patient (en kg) = volume à administrer (en mL)
5 SURDOSAGE
D’après les données limitées obtenues à des doses excédant la dose recommandée de 0,24 mg / kg sous-cutanée et pouvant atteindre 0,48 mg / kg sous-cutanée, la fréquence des troubles gastro-intestinaux, des réactions vasovagales, de l’hypotension orthostatique, et / ou de la syncope peut être plus élevée.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau : Formes posologiques, concentrations et composition
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Sous-cutanée | Solution pour injection à 20 mg / mL dans une fiole à usage unique | Chaque fiole de 1,2 mL contient 5,9 mg de chlorure de sodium dans de l'eau stérile pour injection ajusté à un pH de 6 à 7,3 avec de l'acide chlorhydrique et de l’hydroxyde de sodium, si requis |
Ingrédient actif : chaque fiole de 2 mL contient 1,2 mL d’une solution à 20 mg / mL, contenant 24 mg de plérixafor.
Description
Plérixafor injectable se présente sous la forme d’une solution limpide, incolore, dans une fiole en verre à usage unique de 2 mL (Type I), hermétiquement fermée par un bouchon en caoutchouc et un sceau en aluminium doté d’un capuchon amovible en plastique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Risque de mobilisation de cellules tumorales chez les patients atteints de lymphome et de myélome multiple : lorsque Plérixafor injectable est utilisé en association avec le G-CSF pour la mobilisation des CSH chez les patients atteints de LNH ou de MM‚ des cellules tumorales peuvent être libérées de la moelle osseuse puis collectées dans le produit de cytaphérèse. D’après les examens de laboratoire limités effectués lors d’études cliniques menées chez des patients atteints de LNH et de MM, l’augmentation de la mobilisation des cellules tumorales avec la solution injectable de plérixafor n’excédait pas celle observée lors d’une mobilisation avec le G-CSF en monothérapie.
L’effet d’une potentielle réinjection de cellules tumorales n’a pas été suffisamment étudié.
Mobilisation de cellules tumorales chez les patients leucémiques : La solution injectable de plérixafor et le G-CSF ont été administrés à des patients atteints de leucémie myéloïde aiguë ou de leucémie plasmocytaire. Dans certains cas, ces patients ont présenté une augmentation du nombre de cellules leucémiques circulantes. Dans le cadre d’une mobilisation des CSH, Plérixafor injectable est susceptible d’entraîner une mobilisation des cellules leucémiques et de contaminer le produit de cytaphérèse ; il ne doit donc pas être utilisé pour une mobilisation et une collecte de CSH chez les patients leucémiques.
Cancérogénèse et mutagénèse
Aucune étude de carcinogénicité n’a été menée avec le plérixafor (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Cardiovasculaire
Les patients présentant un ECG anormal s’accompagnant d’une perturbation cliniquement significative du rythme cardiaque ou d’une autre anomalie de la conduction ont été exclus des essais cliniques de phase 3. Les arythmies, une complication bien connue de la cytaphérèse et des traitements anticoagulants par le citrate, induisent de faibles taux de Ca / Mg ainsi qu’un faible volume sanguin. Lors des études cliniques de phase 3, un examen de tous les événements cardiovasculaires indésirables cliniques n’a révélé aucun problème de sécurité lié au rythme cardiaque et imputable au traitement par le plérixafor chez les populations étudiées.
Réduction de la pression artérielle : lors des essais de phase 3, l’incidence de l’hypotension pendant la mobilisation et la cytaphérèse était augmentée chez les patients recevant la solution injectable de plérixafor et le G-CSF (3,7 %) par comparaison aux patients recevant un placebo et le G-CSF (2,4 %). Dans les études cliniques oncologiques et non oncologiques sur la solution injectable de plérixafor, 0,8 % des sujets ont présenté des réactions vasovagales (hypotension orthostatique et / ou syncope) après l’administration SC de doses de la solution injectable de plérixafor ≤ 0,40 mg / kg (voir la section 10.2 Pharmacodynamique). La majorité de ces événements ont été observés dans l’heure suivant l’administration de la solution injectable de plérixafor. Des précautions appropriées doivent être prises en raison du risque de survenue de ces réactions après le traitement par Plérixafor injectable (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite et utilisation de machines).
Troubles de la conduction auriculo-ventriculaire : Dans une étude croisée à répartition aléatoire, à double insu et contrôlée par placebo chez des sujets en bonne santé, la solution injectable de plérixafor a été associé à un raccourcissement asymptomatique de l’intervalle PR (voir la section 10.2 Pharmacodynamique). Il convient de faire preuve de prudence chez les patients présentant des syndromes de préexcitation comme le syndrome de Wolff-Parkinson-White ou le syndrome de Lown-
Ganong-Levine, ou des troubles du rythme au niveau du nœud auriculo-ventriculaire comme des rythmes de la jonction AV avec activation rétrograde ou des rythmes auriculaires ectopiques naissant à proximité du nœud AV.
Infarctus du myocarde : lors des études cliniques, 0,9 % des patients cancéreux ont présenté un infarctus du myocarde après une mobilisation des CSH par la solution injectable de plérixafor et le G-CSF, par comparaison à 0,3 % des patients cancéreux après une mobilisation par le placebo et le G-CSF. Tous ces événements ont été observés au minimum 14 jours après la dernière administration de la solution injectable de plérixafor. Deux autres patients cancéreux inclus dans le programme d’usage compassionnel ont également présenté un infarctus du myocarde suite à une mobilisation des CSH par la solution injectable de plérixafor et le G-CSF. Le premier de ces événements a été observé 4 jours après la dernière administration de la solution injectable de plérixafor et le second à 67 jours.
Conduite de véhicules et utilisation de machines
Aucune étude de l’effet de la solution injectable de plérixafor sur l’aptitude à conduire des véhicules et à utiliser des machines n’a été menée. Certains patients ont présenté des vertiges, une fatigue ou des réactions vasovagales (hypotension orthostatique et / ou syncope). Des précautions appropriées doivent être prises en raison de ces réactions potentielles (voir la section 8 EFFETS INDÉSIRABLES).
Hématologique
Leucocytose : l’administration de la solution injectable de plérixafor en association avec le G-CSF augmente le taux de leucocytes circulants ainsi que les populations de CSH. Une surveillance de la numération des globules blancs devra être effectuée pendant le traitement par Plérixafor injectable. La décision d’un traitement par Plérixafor injectable devra être évaluée chez les patients dont le nombre de neutrophiles du sang périphérique excède 50 000 cellules / mcl.
Thrombocytopénie : une thrombocytopénie a été observée chez certains patients recevant la solution injectable de plérixafor. Une surveillance de la numération plaquettaire devra être effectuée chez tous les patients recevant Plérixafor injectable.
Effet potentiel sur la taille de la rate : une augmentation du poids relatif et absolu de la rate associée à une hématopoïèse extra-médullaire a été observée chez le rat suite à une administration quotidienne sous-cutanée prolongée (2 à 4 semaines) de plérixafor, à des doses environ 4 fois plus élevées que la dose humaine recommandée basée sur la surface corporelle. L’effet de la solution injectable de plérixafor sur la taille de la rate n’a pas été spécifiquement évalué lors des essais cliniques menés chez les patients. Des cas de splénomégalie et / ou rupture splénique ont été rapportés après l’administration de la solution injectable de plérixafor en association avec le G-CSF Les patients traités par la solution injectable de plérixafor en association avec le G-CSF qui présentent une douleur de l’hypocondre gauche et / ou scapulaire ou dans l’épaule devront faire l’objet d’un examen de l’intégrité de la rate.
Hépatique/biliaire/pancréatique
Aucune étude n’a été menée chez les patients présentant une insuffisance hépatique. Les patients présentant des valeurs de l’alanine transaminase (ALAT), de l’aspartate transaminase (ASAT) et de la bilirubine totale dans le sérum > à 2,5 x la limite supérieure de la normale ont été exclus des études cliniques de la solution injectable de plérixafor contrôlées par placebo. Le plérixafor n’est pas métabolisé par le foie.
Immunitaire
Réactions allergiques : lors des études cliniques oncologiques de la solution injectable de plérixafor, 0,7 % des patients ont présenté des réactions systémiques légères ou modérées dans les 30 minutes environ suivant l’administration de la solution injectable de plérixafor. Ces événements comprenaient une ou plusieurs des réactions suivantes : urticaire (n = 2), œdème péri-orbitaire (n = 2), dyspnée (n = 1), ou hypoxie (n = 1). Les symptômes se sont généralement résolus spontanément ou après traitement (par exemple antihistaminiques, corticostéroïdes, remplissage vasculaire ou apport en oxygène). Des cas de réactions anaphylactiques, y compris de chocs anaphylactiques, ont été signalés pendant la période de surveillance après la mise en marché à l'échelle mondiale. Il conviendra de prendre les précautions nécessaires en raison du risque de survenue de ces réactions.
Surveillance et tests de laboratoire
La numération des globules blancs et des plaquettes devra être surveillée tout au long de l’utilisation de Plérixafor injectable et pendant la procédure de cytaphérèse.
Les électrolytes, y compris le calcium et le magnésium, doivent être surveillés pendant l’utilisation de Plérixafor injectable (voir la section 8.3 Effets indésirables peu courants observées au cours des essais cliniques, Résultats anormaux en hématologie et en chimie clinique).
Psychiatrique
Un dépistage général in vitro des récepteurs a permis d’identifier une affinité modérée ou forte du plérixafor pour un certain nombre de récepteurs du système nerveux central et / ou périphérique (SNC et SNP) (voir la section 10.2 Pharmacodynamique, Pharmacologie de l’innocuité). Lors des essais de phase 3, l’incidence des troubles psychiatriques pendant la mobilisation et la cytaphérèse était de 14,8 % dans le bras de traitement solution injectable de plérixafor + G-CSF et de 10,2 % dans le bras de traitement placebo + G-CSF. L’insomnie et l’anxiété étaient les événements les plus fréquents (voir la section 8 EFFETS INDÉSIRABLES). Lors des études de phase 3, les événements d’insomnie liés au traitement pendant la même période ont été observés chez 1,0 % des patients traités par la solution injectable de plérixafor par comparaison à 0 % des patients traités par le placebo. Dans ces mêmes études, les événements d’anxiété liés au traitement ont été observés chez 0,7 % des patients traités par la solution injectable de plérixafor par comparaison à 0,3 % des patients traités par le placebo. Des rêves et des cauchemars d’apparence réelle ont été décrits dans des rapports produits après la mise en marché.
Rénal
L’insuffisance rénale était associée à une prolongation de la demi-vie de la solution injectable de plérixafor et à une exposition accrue en raison d’une réduction de la clairance. Chez les patients dont la clairance de la créatinine (ClCr) est estimée entre 20 et 50 mL / min, la dose de plérixafor doit être réduite à 0,16 mg / kg / jour. Les données cliniques sur cette adaptation posologique sont limitées. Les données cliniques sont insuffisantes pour faire des recommandations posologiques pour les patients ayant une clairance de la créatinine < 20 mL / min ou pour les patients sous dialyse(voir les sections 4 POSOLOGIE ET ADMINISTRATION;10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
Risque tératogène : D’après les résultats chez les animaux, la solution injectable de plérixafor peut causer des dommages au fœtus lorsqu’il est administré à une femme enceinte (voir la section 7.1.1 Femmes enceintes). Il doit être conseillé aux femmes en âge de procréer d’éviter toute grossesse et d’utiliser une méthode de contraception efficace pendant le traitement par Plérixafor injectable et pendant 1 semaine après la fin du traitement.
Il doit être conseillé aux hommes ayant les partenaires féminines en âge de procréer d’utiliser une contraception efficace pendant le traitement par Plérixafor injectable, et durant 1 semaine après la dernière dose.
7.1 Populations particulières
7.1.1 Femmes enceintes
Plérixafor injectable peut nuire au fœtus en cas d’administration pendant la grossesse. Des études chez les animaux ont montré une tératogénicité (voir la section 16 TOXICOLOGIE NON CLINIQUE). Aucune étude adéquate et correctement contrôlée de la solution injectable de plérixafor n’a été menée chez la femme enceinte. Étant donné que CXCR4 joue un rôle essentiel dans le développement fœtal et que le plérixafor est un antagoniste sélectif de CXCR4, le plérixafor est susceptible d’entraîner des anomalies congénitales en cas d’administration pendant la grossesse.
L’utilisation de Plérixafor injectable n’est donc pas recommandée chez la femme enceinte. En cas d’utilisation de ce médicament pendant la grossesse, le patient doit être informé du risque potentiel pour le fœtus. Les femmes en âge de procréer traitées par Plérixafor injectable doivent utiliser une méthode de contraception efficace pendant le traitement et pendant une semaine après l’arrêt du traitement.
Les hommes ayant des partenaires en en âge de procréer doivent utiliser une méthode de contraception efficace pendant le traitement par Plérixafor injectable et pendant une semaine après l’arrêt du traitement.
7.1.2 Allaitement
L’excrétion du plérixafor dans le lait maternel n’est pas connue. Du fait que de nombreux médicaments sont excrétés dans le lait maternel, il convient de décider d’interrompre l’allaitement ou le traitement tout en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
Enfants (âgés de 1 à moins de 18 ans) : L’innocuité et l’efficacité de la solution injectable de plérixafor chez les patients pédiatriques (de 1 à moins de 18 ans) ont été étudiées dans le cadre d’une étude clinique ouverte, multicentrique, à répartition aléatoire et contrôlée (voir les sections 8 EFFETS INDÉSIRABLES ; 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique ;14 ESSAIS CLINIQUES). Aucune nouvelle préoccupation relative à la sécurité n’a été identifiée dans le cadre de cette étude.
Une autre étude unicentrique évaluant le plérixafor chez de jeunes patients (< 6 ans) a été interrompue après le recrutement de 9 des 10 patients prévus, en raison de l’apparition de cauchemars, d’une nyctophobie et d’hallucinations visuelles chez certains patients après la troisième ou quatrième dose de plérixafor. Aucun événement indésirable comparable n’a été observé dans une étude pédiatrique multicentrique d’une plus grande taille, randomisée et comparative.
7.1.4 Personnes âgées
Patients âgés (âgés de ≥ 65 ans) : En général, il convient de faire preuve de prudence lors de la sélection de la dose chez les personnes âgées en raison de la plus grande fréquence de diminution de la fonction rénale à l’âge avancé (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénale,
4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
8 RÉACTIONS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS concernant les diminutions de la tension artérielle, les troubles de la conduction auriculo-ventriculaire, les infarctus du myocarde, la leucocytose, la thrombocytopénie, les effets potentiels sur la taille de la rate, les réactions allergiques et la mobilisation des cellules tumorales chez les patients atteints de leucémie.
Les données de sécurité sur la solution injectable de plérixafor en association avec le G-CSF sont issues de deux études randomisés et contrôlées par placebo (301 patients) et de 10 études non contrôlées (242 patients). Les patients ont été principalement traités par la solution injectable de plérixafor à des doses quotidiennes de 0,24 mg / kg, administrées par une injection sous-cutanée (SC). Dans ces études, l’exposition médiane à la solution injectable de plérixafor était de 2 jours (intervalle de 1 à 7 jours).
Le nombre de patients inclus dans les deux groupes de traitement des études de phase 3 regroupées a considérablement varié pendant les études, principalement en raison des différences de nombre de patients participant à la procédure de rattrapage. La population de sécurité primaire comprenait
301 patients pendant la mobilisation et la cytaphérèse, 279 patients entre la première dose de chimiothérapie ablative jusqu’à la prise de greffe, et 278 patients après la prise de greffe dans le groupe solution injectable de plérixafor ; 292 patients pendant la période de mobilisation et de cytaphérèse, et 216 entre le début de la chimiothérapie ablative et au-delà dans le groupe placebo.
Lors des études de phase 3, tous les EI observés entre la première dose de G-CSF jusqu’à 30 jours après la dernière cytaphérèse, ou jusqu’à la première dose de chimiothérapie ablative, selon le cas survenant en premier, ont été documentés. Ensuite, à partir de la première dose de chimiothérapie ablative jusqu’à la récupération des polymorphonucléaires (PMN), les données ont uniquement été recueillies pour les événements indésirables graves (EIG) et les EI de grade 3 ou plus, à l’exception de la neutropénie fébrile et des hémorragies (données uniquement recueillies si grade 4 ou grade 5), de la neutropénie, de la thrombocytopénie et de l’anémie (données recueillies uniquement en cas de décès). À partir du premier jour suivant la prise de greffe jusqu’à la période de suivi, tous les EIG observés jusqu’à 6 mois post-transplantation ou jusqu’à récidive, selon le cas survenant en premier, les échecs de greffe constatés dans les 12 mois post-transplantation, et la présence d’un syndrome myélodysplasique survenant au bout de 6 mois post-transplantation, ont été documentés.
Lors des études cliniques de phase 3 et des études non contrôlées, notamment une étude de phase 2 sur l’administration de la solution injectable de plérixafor en monothérapie pour la mobilisation de CSH, les réactions indésirables observées chez les patients cancéreux ayant reçu la solution injectable de plérixafor étaient similaires. Aucune différence significative en termes d’incidence de ces réactions indésirables n’a été observée chez ces patients, et ce quel que soit la pathologie, l’âge ou le sexe.
Les résultats regroupés des études de phase 3 menées chez les patients recevant la solution injectable de plérixafor en association avec le G-CSF ont montré que les événements indésirables (EI) les plus courants (≥ 10 %) observés pendant la mobilisation des CSH et les procédures de cytaphérèse et qui étaient plus fréquents avec la solution injectable de plérixafor qu’avec le placebo, peu importe leur cause, étaient notamment : diarrhée, nausée, fatigue, réactions au site d’injection, céphalées, arthralgie, vertiges, et vomissements.
Patients participant à la procédure de rattrapage : lors des études de phase 3, 59 patients qui avaient reçu le G-CSF + un placebo (traitement randomisé d’origine) ont reçu un traitement de 4 jours par le G-CSF suivi d’un traitement de rattrapage par le G-CSF + Plérixafor injectable. Le profil des EI chez ces patients était identique à celui des patients non inclus dans le groupe de rattrapage.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables qui y sont observés ne reflète pas nécessairement la fréquence observée en pratique, et ne doit pas être comparée à la fréquence observée dans le cadre d’essais cliniques portant sur un autre médicament.
Dans les deux études randomisées menées chez des patients atteints de LNH et de MM, un total de 301 patients ont été traités dans le groupe solution injectable de plérixafor et G-CSF et 292 patients ont été traités dans le groupe placebo et G-CSF. Les patients ont reçu le matin une dose quotidienne de G-CSF à 10 microgrammes / kg pendant 4 jours avant l’administration de leur première dose de la solution injectable de plérixafor à 0,24 mg / kg SC ou de placebo, ainsi que chaque matin avant la cytaphérèse.
La majorité des EI ont été observés pendant la mobilisation et la cytaphérèse, 96 % chez les patients recevant le G-CSF + solution injectable de plérixafor par comparaison à 94 % chez les patients recevant le G-CSF + placebo. La majorité des EI étaient légers ou modérés. Pendant la période de mobilisation et de cytaphérèse ainsi qu’en général, l’incidence des EI considérés comme liés au traitement à l’étude était de 65 % dans le groupe solution injectable de plérixafor et de 43 % dans le groupe placebo.
Les événements indésirables observés chez ≥ 5 % des patients traités par la solution injectable de plérixafor inclus dans les études de phase 3 regroupées et qui, peu importe leur cause, étaient plus fréquents avec la solution injectable de plérixafor qu’avec le placebo pendant la mobilisation des CSH et la cytaphérèse sont listés dans le Tableau 2.
Tableau 2: Événements indésirables observés au cours d'études de phase 3 chez ≥ 5 % des patients atteints de lymphome non Hodgkinien et de myélome multiple et survenant plus fréquemment dans le groupe solution injectable de plérixafor que dans le groupe placebo pendant la mobilisation des CSH et la cytaphérèse
| Pourcentage de patients (%) | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Solution injectable de plérixafor et G-CSF (n = 301) | Placebo et G-CSF (n = 292) | |||||||||||||||
| Tous gradesa | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||
| Diarrhée | 37 | < 1 | 0 | 17 | 0 | 0 | ||||||||||
| Nausée | 34 | 1 | 0 | 22 | 0 | 0 | ||||||||||
| Vomissements | 10 | < 1 | 0 | 6 | 0 | 0 | ||||||||||
| Flatulences | 7 | 0 | 0 | 3 | 0 | 0 | ||||||||||
| Pourcentage de patients (%) | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Solution injectable de plérixafor et G-CSF (n = 301) | Placebo et G-CSF (n = 292) | |||||||||||||||
| Tous gradesa | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |||||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||||||
| Réactions au site d’injection | 34 | 0 | 0 | 10 | 0 | 0 | ||||||||||
| Fatigue | 27 | 0 | 0 | 25 | 0 | 0 | ||||||||||
| Troubles musculo-squelettiques et du tissu conjonctif | ||||||||||||||||
| Arthralgie | 13 | 0 | 0 | 12 | 0 | 0 | ||||||||||
| Troubles du système nerveux | ||||||||||||||||
| Maux de tête | 22 | < 1 | 0 | 21 | 1 | 0 | ||||||||||
| Vertiges | 11 | 0 | 0 | 6 | 0 | 0 | ||||||||||
| Troubles psychiatriques | ||||||||||||||||
| Insomnie | 7 | 0 | 0 | 5 | 0 | 0 | ||||||||||
aGrades basés sur les critères de l’Organisation Mondiale de la Santé (OMS)
L’incidence de l’anxiété pendant la mobilisation du CSH et l’aphérèse était de 5,3 % contre 4,5 %, solution injectable de plérixafor contre placebo, respectivement.
Troubles généraux et anomalies au site d’administration :
Réactions au site d’injection : lors des études randomisées, 34 % des patients atteints de LNH ou de MM ont présenté des réactions légères à modérées au niveau du site d’injection sous-cutanée de la solution injectable de plérixafor. Ceux-ci comprenaient érythème, hématome, hémorragie, induration, inflammation, irritation, douleur, paresthésie, prurit, éruption cutanée, enflure et urticaire (voir le Tableau 2).
La paresthésie a été considérée comme un EI lié au traitement à l’étude chez 7,0 % des patients dans le groupe solution injectable de plérixafor et chez 5,1 % des patients dans le groupe placebo (données des études de phase 3 regroupées).
La majorité des EIG étaient sévères et ont été considérés comme non liés au traitement à l’étude. D’après les données de phase 3 regroupées, l’incidence des EIG (solution injectable de plérixafor versus placebo, respectivement) était globalement de 112 / 301 (37,2 %) versus 84 / 292 (28,8 %), 13 / 301 (4,3 %) versus 16 / 292 (5,5 %) pendant la mobilisation et la cytaphérèse, 62 / 279 (22,2 %) versus 44 / 216 (20,4 %) entre le début de la chimiothérapie ablative jusqu’à la prise de greffe, et 45 / 278 (16,2 %) versus 34 / 216 (15,7 %) après la prise de greffe.
Les données de phase 3 regroupées montrent que l’incidence de la bactériémie était de 6,0 % versus 4,4 % dans le groupe solution injectable de plérixafor versus placebo, respectivement. La différence entre les 2 groupes était largement due à l’incidence plus élevée de la bactériémie à staphylocoque dans le groupe solution injectable de plérixafor (7 patients versus 0 patient dans le groupe placebo). L’incidence des infections pulmonaires était de 5,0 % versus 3,4 % dans le groupe solution injectable de plérixafor versus placebo, respectivement. L’incidence de la neutropénie fébrile était de 10,1 % versus 6,1 % dans le groupe solution injectable de plérixafor versus placebo, respectivement. La majorité des événements de bactériémie, d’infection pulmonaire, et de neutropénie fébrile ont été observés après la chimiothérapie myéloablative et l’investigateur a considéré qu’ils n’étaient pas liés à l’administration de la solution injectable de plérixafor .
L’incidence, la cause et le moment des décès, ainsi que l’incidence des patients quittant l’étude prématurément ou chez qui le traitement était interrompu suite aux EI étaient identiques dans les deux groupes de traitement. La majorité des décès ont été observés après la prise de greffe.
8.2.1 Effets indésirables observés dans les essais cliniques – Enfants
Trente patients (de 1 à moins de 18 ans) atteints de lymphome ou de tumeurs solides ont été traités par 0,24 mg / kg de la solution injectable de plérixafor plus une mobilisation standard au stade 2 d’une étude ouverte, multicentrique, à répartition aléatoire et contrôlée (voir la section 14 ESSAIS CLINIQUES). Dans le cadre de cette étude, 23 des 30 (76,7 %) patients du groupe solution injectable de plérixafor et 10 des 15 (66,7 %) patients du groupe témoin ont présenté des événements indésirables.
Les événements indésirables les plus fréquemment observés (s’étant manifestés chez ≥ 10 % des patients) dans le groupe solution injectable de plérixafor ont été l’anémie, la diminution de la numération plaquettaire, la rhinite, la neutropénie fébrile, les douleurs abdominales, l’hypoalbuminémie, la diarrhée, les vomissements et la pyrexie.
Les événements indésirables les plus fréquemment observés (s’étant manifestés chez > 10 % des patients) dans le groupe témoin ont été l’hypokaliémie, l’augmentation du taux d’alanine aminotransférase, la neutropénie fébrile, les vomissements, la diminution de la numération plaquettaire, la fatigue, la nausée et l’anémie.
Des événements indésirables graves ont été signalés chez 9 des 30 patients (30,0 %) du groupe solution injectable de plérixafor et chez 4 des 15 patients (26,7 %) du groupe témoin. Les plus fréquents EIG survenus durant le traitement (> 2 %) dans le groupe solution injectable de plérixafor étaient la neutropénie fébrile, la pancytopénie, la pyrexie et l’insuffisance médullaire.
Les plus fréquents EIG survenus durant le traitement (> 2 %) dans le groupe témoin étaient la neutropénie fébrile, l’infection abdominale, la bactériémie à Enterobacter, la leucopénie et l’embolie pulmonaire.
Aucune nouvelle préoccupation relative à la sécurité n’a été identifiée dans le cadre de cette étude.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les EI moins fréquents survenant plus fréquemment avec la solution injectable de plérixafor qu’avec le placebo et considérés comme liés au traitement à l’étude chez ≥ 1 % et < 5 % des patients pendant la mobilisation et l’aphérèse dans les essais à répartition aléatoire étaient les suivants :
Réactions allergiques
Lors des études cliniques oncologiques de la solution injectable de plérixafor, 0,7 % des patients ont présenté des réactions allergiques légères ou modérées dans les 30 minutes environ suivant l’administration de la solution injectable de plérixafor. Ces événements comprenaient une ou plusieurs des réactions suivantes : urticaire (n = 2), œdème péri orbitaire (n = 2), dyspnée (n = 1) ou hypoxie (n = 1).
Troubles gastro-intestinaux : distension abdominale, douleurs abdominales, constipation, dyspepsie, hypoesthésie orale, gêne gastrique
Troubles généraux et anomalies au site d’administration : malaise
Troubles musculo-squelettiques et du tissu conjonctif : douleurs musculo-squelettiques
Anomalies cutanées et du tissu sous-cutané : érythème, hyperhidrose
Réactions vasovagales
Lors des études cliniques oncologiques et sur des volontaires sains de Plérixafor injectable, moins de 1 % des sujets ont présenté des réactions vasovagales (hypotension orthostatique et / ou syncope) suite à l'administration sous-cutanée de doses de plérixafor ≤ 0,24 mg / kg. La majorité de ces événements ont été observés dans l’heure suivant l’administration de Plérixafor injectable.
Observations hématologiques et biochimiques anormales Hypokaliémie et hypomagnésémie
L’hypokaliémie (2,3 % contre 0,7 %, solution injectable de plérixafor contre placebo, respectivement) et l’hypomagnésémie (2,0 % contre 0,3 %, solution injectable de plérixafor contre placebo, respectivement) ont été signalées comme des EI liés au traitement plus fréquemment avec la solution injectable de plérixafor qu’avec le placebo pendant la mobilisation et l’aphérèse dans les données regroupées de phase 3 (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Hyperleucocytose
Lors des études cliniques de phase 3, un nombre de globules blancs égal ou supérieur à
100 000 cellules / mcl a été observé, la veille ou le jour-même d'une aphérèse, chez 7 % des patients recevant la solution injectable de plérixafor et chez 1 % des patients recevant un placebo. Aucune complication ou symptôme clinique de leucostase n'a été observé.
8.5 Effets indésirables observés après la mise en marché
En plus des effets indésirables signalés dans le cadre d’essais cliniques, les effets indésirables suivants ont été signalés dans le cadre de l’expérience mondiale après la mise en marché avec la solution injectable de plérixafor. Étant donné que ces réactions sont signalées de façon volontaire à partir d'une population dont on ne connaît pas précisément la taille, il n'est pas toujours possible d'estimer réellement leur fréquence ou d'établir un lien de cause à effet avec l'exposition au médicament.
Troubles sanguins et troubles du système lymphatique Splénomégalie et rupture splénique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologiques).
Troubles du système immunitaire: Réactions anaphylactiques, y compris choc anaphylactique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Réactions allergiques).
Troubles psychiatriques : rêves anormaux, cauchemars.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
D’après les études in vitro, le plérixafor n’est pas un substrat, ni un inhibiteur ou un inducteur des enzymes du cytochrome P450 humain. Aucune étude d’interaction médicamenteuse formelle n’a été menée. Le plérixafor n’a pas agi comme substrat ou inhibiteur de la glycoprotéine P dans une étude in vitro (voir la section 10.3 Pharmacocinétique).
Les effets d’une co-administration de la solution injectable de plérixafor avec d’autres médicaments qui sont éliminés par les reins ou sont connus pour affecter la fonction rénale n’ont pas été évalués lors d’études d’interaction médicamenteuse formelles. Étant donné que la solution injectable de plérixafor est principalement éliminé par les reins, une co-administration de la solution injectable de plérixafor avec des médicaments qui réduisent la fonction rénale ou entrent en compétition avec la sécrétion tubulaire active peut augmenter les concentrations sériques de la solution injectable de plérixafor ou du médicament co-administré.
En l’absence d’études de compatibilité, Plérixafor injectable ne doit pas être mélangé avec d’autres produits médicinaux lors d’une même injection.
9.5 Interactions médicament-aliment
Plérixafor injectable est administré par voie parentérale, et les interactions avec la nourriture et les boissons sont considérées comme peu probables.
9.6 Interactions médicament-plante médicinale
Aucune étude d’interaction de plérixafor avec des produits de phytothérapie n’a été menée.
9.7 Interactions médicament-tests de laboratoire
La solution injectable de plérixafor n’a montré aucune interférence avec les épreuves de laboratoire cliniques classiques.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le plérixafor est un antagoniste sélectif du récepteur de chimiokine CXCR4 et bloque la liaison de son ligand apparenté, le facteur 1α dérivé de cellules stromales (SDF-1α), également connu sous le nom de CXCL12. SDF-1α et CXCR4 sont connus pour jouer des rôles régulateurs qui sont essentiels dans le trafic et la domiciliation des CSH humaines dans le compartiment de la moelle osseuse. Les cellules souches expriment CXCR4 et on sait qu'elles migrent vers la moelle osseuse grâce à un effet chimio-attractif du SDF-1α qui est produit localement par les cellules stromales de la moelle osseuse. Une fois dans la moelle, on suppose que CXCR4 des cellules souches peut agir pour faciliter « l’ancrage » de ces cellules à la matrice de la moelle osseuse, soit directement par le SDF-1α ou par l’induction d’autres molécules d’adhésion. La leucocytose résultant de l'administration du plérixafor et l'élévation du nombre de cellules progénitrices hématopoïétiques circulantes semblent résulter d'une rupture de liaison de
CXCR4 à son ligand analogue, se traduisant par la présence de cellules à la fois matures et pluripotentes dans la circulation systémique.
Les cellules CD34+ mobilisées par plérixafor sont fonctionnelles, permettent la reconstitution hématopoïétique et sont caractérisées par leur capacité d’autorenouvellement à long terme.
10.2 Pharmacodynamie
Deux études cliniques contrôlées par placebo ont évalué l’augmentation (en fois) du nombre de cellules CD34+ dans le sang périphérique (cellules / mcl) par jour de cytaphérèse chez des patients atteints de lymphome et de MM (Études 1 et 2, respectivement). L’augmentation (en fois) sur la période de
24 heures comprise entre le jour précédant la première cytaphérèse et juste avant la première cytaphérèse est résumée dans le Tableau 3. Pendant cette période de 24 heures, la première dose de la solution injectable de plérixafor de 0,24 mg / kg ou de placebo a été administrée 10 à 11 heures avant la cytaphérèse.
Tableau 3: Augmentation (en fois) du nombre de cellules CD34+ dans le sang périphérique suite à l’administration de la solution injectable de plérixafor
| Étude | Solution injectable de plérixafor et G-CSF | Placebo et G-CSF | |||||
|---|---|---|---|---|---|---|---|
| Médiane | Moyenne (ET) | Médiane | Moyenne (ET) | ||||
| 1 | 5,0 | 6,1 (5,4) | 1,4 | 1,9 (1,5) | |||
| 2 | 4,8 | 6,4 (6,8) | 1,7 | 2,4 (7,3) | |||
Lors d’études pharmacodynamiques de la solution injectable de plérixafor menées chez des volontaires sains, le pic de mobilisation des cellules CD34+ a été observé 6 à 9 heures après l’administration. Lors d’études pharmacodynamiques de la solution injectable de plérixafor en association avec le G-CSF menées chez des volontaires sains, une augmentation du nombre de cellules CD34+ dans le sang périphérique s’est maintenue 4 à 18 heures après l’administration de la solution injectable de plérixafor, le pic étant atteint entre 10 et 14 heures.
Électrocardiographie et hémodynamie :
Lors d’une étude croisée, randomisée, en double aveugle et contrôlée par placebo, 46 sujets sains ont reçu une seule administration de la solution injectable de plérixafor par voie sous-cutanée, à une dose thérapeutique de 0,24 mg / kg ou supra-thérapeutique de 0,40 mg / kg. Les concentrations maximales observées avec la dose de la solution injectable de plérixafor à 0,40 mg / kg étaient environ 1,8 fois plus élevées que les concentrations maximales observées avec la dose sous-cutanée unique à 0,24 mg / kg.
Aucun effet lié au traitement sur l’intervalle QTc ou la durée du QRS n’a été observé, ce qui indique que les doses de la solution injectable de plérixafor testées n’ont eu aucune influence sur la repolarisation, la dépolarisation et la conduction ventriculaire.
L’intervalle PR a été raccourci pendant la période de 15 minutes à 12 heures après l’administration des deux doses de la solution injectable de plérixafor, avec des diminutions maximales de -9,8 (IC à 90 % : -12,3 à -7,2) à la dose de 0,24 mg / kg et -9,5 (IC à 90 % : -12,0 à -6,9) ms à la dose de 0,40 mg / kg, toutes deux à 2 heures et demi après l’administration (voir la section 7 MISES EN GARDE ET
PRÉCAUTIONS, Troubles de la conduction auriculo-ventriculaire). Les modifications de l’intervalle PR n’étaient pas dose-dépendantes sur l’intervalle posologique étudié (0,24-0,40 mg / kg).
Une réduction de la pression artérielle diastolique en position assise a été observée entre 1 heure et 10 heures après l’administration de la solution injectable de plérixafor à 0,24 mg / kg, avec une réduction maximale moyenne de -5.8 mm Hg (IC à 90 % -8,6, -3,0) 8 heures après l’administration. La réduction moyenne de la pression artérielle systolique était de -3,2 mm Hg (IC à 90 % -6,4, -0,1) à ce même moment spécifique.
À la dose de 0,40 mg / kg, la réduction maximale de la pression artérielle diastolique en position assise était en moyenne de -6,1 mm Hg (IC à 90 % -9,9, -2,2) 1 heure après l’administration, alors que la réduction maximale de la pression artérielle systolique était en moyenne de -3,5 mm Hg (IC à 90 % -6,4,
-0,5) 2 heures après l’administration.
L’incidence de la syncope était de 4,8 % pour la dose de 0,24 mg / kg et de 6,7 % pour la dose de 0,40 mg / kg. Il n’y a eu aucun événement de syncope dans le groupe placebo de cette étude de permutation croisée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions vasovagales).
Pharmacologie de l’innocuité :
Un criblage de l’activité de récepteurs généraux in vitro a montré que le plérixafor, à une concentration de 5 mcg / mL, possède une affinité de liaison modérée ou élevée pour un certain nombre de récepteurs différents, qui sont principalement situés sur les terminaisons nerveuses présynaptiques dans le SNC et / ou le SNP (récepteurs des canaux calciques de type N, des canaux potassiques SKCA, de l’histamine H3, muscariniques de l’acétylcholine M1 et M2, α1B et α2C-adrénergiques, du neuropeptide Y / Y1 et récepteur polyamine NDMA du glutamate). La pertinence clinique de ces observations est inconnue.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du plérixafor ont été évaluées chez des patients atteints de lymphome et de MM à la dose clinique de 0,24 mg / kg suite à un traitement préalable par le G-CSF (10 mcg / kg une fois par jour pendant 4 jours consécutifs).
Tableau 4: Comparaison des paramètres pharmacocinétiques moyens chez des sujets sains et chez des patients cancéreux traités par 0,24 mg / kg de plérixafor avec ou sans G-CSFa
| Diagnostic | Administration de G-CSF ? | N | Cmax (ng / mL) | Tmax (h) | ASC0-10 (ng*h / mL) | t1/2 (h) |
|---|---|---|---|---|---|---|
| MH | Oui | 9 | 831 ± 183 | 0,5 (0,3, 1,3) | 3572 ± 772 | 3,5 ± 0,7 |
| MM | Oui | 8 | 1029 ± 242 | 0,5 (0,3, 1,0) | 3945 ± 610 | 5,6 ± 2,6 |
| LNH | Oui | 5 | 761 ± 101 | 0,5 (0,5, 1,0) | 3035 ± 412 | 4,4 ± 1,1 |
| Sain | Non | 42 | 729 ± 101 | 0,65 (0,35, 1,60) | 3108 ± 335 | 4,6 ± 0,8 |
a Les valeurs sont rapportées en tant que moyenne ± écart-type, à l’exception de la Tmax qui est rapportée en tant que médiane (min, max).
Une analyse pharmacocinétique de population a montré que les résultats de la posologie en mg / kg entraînent une exposition accrue au plérixafor (ASC0-24h) avec l’augmentation du poids corporel. Il existe une expérience clinique limitée dans le traitement des patients dont la dose est supérieure à 160 mg et, par conséquent, la dose ne doit pas dépasser 40 mg / jour pour les patients dont la ClCr est >50 mL / min et 27 mg / jour pour les patients dont la ClCr est comprise entre 20 et 50 mL / min.
Dans le but de comparer les propriétés pharmacocinétiques et pharmacodynamiques du plérixafor après l’administration de doses établies selon le poids (0,24 mg / kg) et de doses fixes (20 mg), une étude de suivi a été réalisée chez des patients atteints de LNH (N = 61) ayant reçu un traitement par le plérixafor (à raison de 0,24 mg / kg ou à la dose de 20 mg). L’étude a été menée auprès de patients pesant 70 kg ou moins (poids médian de 63,7 kg, extrêmes de 34,2 et 70 kg). La population à l’étude était principalement composée de personnes asiatiques (91,8 %). L’exposition (ASC0-10h) a été 1,43 fois plus élevée chez les patients ayant reçu la dose fixe de 20 mg que chez ceux ayant reçu la dose établie selon le poids (0,24 mg / kg) (Tableau 5). De plus, le taux de réponse a été numériquement plus élevé chez les patients ayant reçu la dose fixe de 20 mg (5,2 % [60,0 % vs 54,8 %] d’après les résultats obtenus au laboratoire local, et 11,7 % [63,3 % vs 51,6 %] d’après les résultats obtenus au laboratoire central) pour ce qui est d’atteindre la valeur cible de ≥ 5 × 10⁶ cellules CD34+ / kg, comparativement à la dose établie en fonction du poids. Le temps médian écoulé avant d’atteindre la valeur cible de
≥ 5 × 10⁶ cellules CD34+ / kg a été de 3 jours dans les deux groupes de traitement, et un profil d’innocuité similaire s’est dégagé des observations. Le poids corporel de 83 kg a été sélectionné comme étant le seuil de transition pour passer de la dose fixe à une dose établie en fonction du poids (83 kg x 0,24 mg = 19,92 mg / kg).
Tableau 5 - Comparaison de l’exposition systémique (ASC0 à 10 h) des schémas posologiques fixes et basés sur le poids
| Schéma | Moyennes géométriques de l’ASC |
|---|---|
| Dose fixe de 20 mg (n = 30) | 3991,2 |
| Dose de 0,24 mg / kg (n = 31) | 2792,7 |
| Rapport (IC à 90 %) | 1,43 (1,32-1,54) |
Absorption
Le plérixafor est rapidement absorbé après l’injection SC, le pic étant atteint en 30 à 60 minutes environ.
Distribution :
Le plérixafor se fixe modérément aux protéines plasmatiques humaines (jusqu’à 58 %). Chez l’homme, le volume de distribution apparent du plérixafor est de 0,3 l / kg, ce qui suggère que le plérixafor est largement confiné dans l’espace extravasculaire, sans pour autant y être limité.
Métabolisme :
Le plérixafor n’est pas métabolisé in vitro par les microsomes hépatiques humains ni par les hépatocytes primaires humains. Par ailleurs, il ne présente pas d’effet inhibiteur in vitro sur les principales enzymes du CYP450 métabolisant les médicaments (1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A4 / 5). Lors d’études in vitro utilisant des hépatocytes humains, le plérixafor n’a pas eu d’effet inducteur sur les enzymes CYP1A2, CYP2B6 et CYP3A4. Ces résultats suggèrent que le plérixafor est faiblement impliqué dans les interactions médicamenteuses dépendantes du cytochrome P450.
Élimination
La principale voie d’élimination du plérixafor est urinaire. Après l’administration d’une dose de
0,24 mg / kg chez des volontaires sains présentant une fonction rénale normale, environ 70 % de la dose a été excrétée inchangée dans les urines au cours des premières 24 heures suivant l’administration. La quantité de la solution injectable de plérixafor excrétée dans les selles n’est pas connue. La demi-vie plasmatique est de 3 à 5 heures. Une étude in vitro utilisant les modèles cellulaires MDCKII et MDCKII-MDR1 a montré que le plérixafor n’agissait pas comme un substrat ou un inhibiteur de la glycoprotéine P.
Populations spécifiques et affections
Enfants : La pharmacocinétique de la solution injectable de plérixafor a été évaluée à des doses de 0,16, 0,24 et 0,32 mg / kg chez 27 patients pédiatriques (2 à moins de 18 ans) atteints de tumeurs solides participant au stade 1 d’une étude ouverte, multicentrique et à répartition aléatoire (voir la section 14 ESSAIS CLINIQUES). L’exposition au plérixafor (Cmax et ASC0-9h) augmentait généralement en proportion de l’âge et de la dose dans la plage de 0,16 à 0,32 mg / kg. Un schéma posologique basé sur le poids identique de 240 g / kg, le plérixafor l’ASC moyenne de 0 à 9 h chez les patients pédiatriques âgés de 2 à < 6 ans (1 740 ng.h / mL), de 6 à < 12 ans (2 270 ng.h / mL) et de 12 à < 18 ans (2 600 ng.h / mL) et constamment inférieur à ceux des adultes en bonne santé (ASC0 à 10 : 3 108 ng.h / mL) et des patients adultes (ASC0 à 10 : 3 035 à
3 945 ng.h / mL). Cependant, même avec une exposition plus faible que chez les adultes, l’exposition était suffisante pour améliorer la mobilisation du nombre de CD34+ des PB au stade 2 de l’essai(voir la section 14 ESSAIS CLINIQUES).
- Patients âgés : Aucune étude spécifique n’a été menée pour étudier la pharmacocinétique chez les patients gériatriques. Cependant, une analyse pharmacocinétique de population n’a montré aucun effet de l’âge sur la pharmacocinétique du plérixafor.
- Sexe : Une analyse pharmacocinétique de population n’a montré aucun effet du sexe sur la pharmacocinétique du plérixafor.
- Polymorphisme génétique :D’après les données in vitro, le plérixafor n’est pas un substrat, un inhibiteur ou un inducteur des isoenzymes du cytochrome P450 humain, ni un substrat ou un inhibiteur in vitro de la glycoprotéine P. Par conséquent, aucune étude spécifique sur le métabolisme du médicament ou le polymorphisme génétique du transporteur n’a été menée avec la solution injectable de plérixafor.
- Origine ethnique : les données cliniques montrent que les paramètres pharmacocinétiques du plérixafor sont identiques chez les individus blancs et noirs, et son effet chez d’autres groupes raciaux / ethniques n’a pas été étudié.
- Insuffisance hépatique :aucune étude pharmacocinétique spécifique n’a été menée chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale : Après une dose unique de 0,24 mg / kg de la solution injectable de plérixafor, la clairance du plérixafor a été réduite chez les sujets présentant divers degrés d’insuffisance rénale et a été positivement corrélée avec la ClCr. Les valeurs moyennes de l’ASC0 à 24 du plérixafor chez les sujets présentant une ClCr de 51 à 80 mL / min, une ClCr de 31 à 50 mL / min et une ClCr < 30 mL / min étaient plus élevées que l’exposition observée chez les sujets en bonne santé ayant une fonction rénale normale (ClCr >80 mL / min) (Tableau 6). L’insuffisance rénale n’a eu aucun effet sur le Cmax (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Tableau 6: Données pharmacocinétiques humaines pour les sujets inscrits à une étude de phase I sur l’insuffisance rénale
| Clairance de la créatinine (mL / min)* | ||||||||
|---|---|---|---|---|---|---|---|---|
> 80 (n=6) | 51 à 80 (n=5) | 31 à 50 (n=6) | ≤ 30 (n=6) | |||||
| Tmax (h) | Médiane | 0,56 | 0,50 | 0,50 | 0,75 | |||
| Min, Max | 0,50, 1,02 | 0,50, 1,00 | 0,25, 1,00 | 0,50, 1,00 | |||||
|---|---|---|---|---|---|---|---|---|---|
| Cmax (ng / mL) | Moy. ± ET | 980 ± 196 | 739 ± 76.1 | 936 ± 280 | 861 ± 193 | ||||
| Min, Max | 812, 1 260 | 640, 845 | 559, 1 270 | 609, 1 140 | |||||
ASC0-24h (ng×h / mL) | Moy. ± ET | 5070 ± 979 | 5410 ± 1070 | 6780 ± 1660 | 6990 ± 1010 | ||||
| Min, Max | 3 900, 6 240 | 3 970, 6 540 | 4 680, 8 410 | 5 700, 8 050 | |||||
| Cl / F (mL / h) | Moy. ± ET | 4380 ± 821 | 3500 ± 1690 | 2420 ± 1110 | 1820 ± 380 | ||||
| Min, Max | 3 700, 5 730 | 2 430, 6 410 | 1 750, 4 670 | 1 520, 2 550 | |||||
* Valeurs basées sur une collecte d’urine de 24 heures.
Une analyse pharmacocinétique de population a simulé l’effet de la ClCr (comme déterminé par la formule de Cockcroft-Gault) sur la clairance plasmatique du plérixafor. Ces résultats appuient une réduction de la dose à 0,16 mg / kg chez les patients avec une ClCr de 20 à 50 mL / min pour réduire l’exposition accrue chez ces patients par rapport aux patients avec une ClCr > 50 mL / min recevant une dose de 0,24 mg / kg de la solution injectable de plérixafor.
L’accumulation tissulaire de la solution injectable de plérixafor chez les patients atteints d’insuffisance rénale n’a pas été étudiée.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
- Conserver à 25 °C ; excursions autorisées entre 15 °C et 30 °C.
- NE PAS UTILISER Plérixafor injectable au-delà de la date de péremption indiquée sur l’étiquette.
- Chaque fiole de Plérixafor injectable est exclusivement réservée à un usage unique. Jeter tout médicament inutilisé restant après l’injection.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Plérixafor injectable est fourni sous la forme d’une formulation prête à l'emploi. Le contenu de la fiole doit être transféré dans une seringue appropriée pour une administration sous-cutanée. Les fioles doivent être inspectées visuellement pour s’assurer qu’elles ne contiennent aucune particule et qu’elles ne sont pas décolorées avant l’administration. Si la solution a changé de couleur ou contient des particules, elle ne devrait pas être utilisée.
PARTIE II : INFORMATION SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom non propriétaire du médicament : plérixafor
Nom chimique : l, 1’-[1,4-phénylènebis (méthylène)]-bis-1,4,8,11- tétraazacyclotétradécane Formule et masse moléculaires : C28H54N8; 502,78 g / mol
Formule développée :
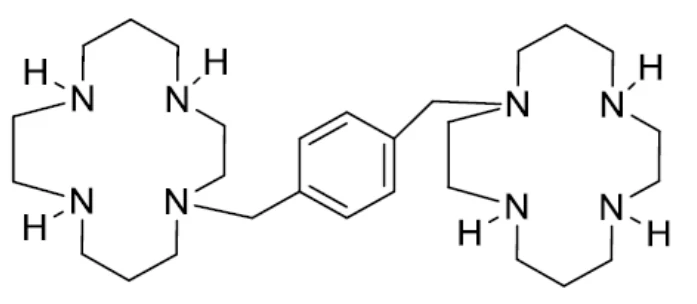
Propriétés physicochimiques :
Tableau 7: Propriétés physicochimiques
| Propriété physique | Résultat |
|---|---|
| Description | Poudre blanche à blanc cassé. |
| Point de fusion par calorimétrie différentielle à balayage | Typique = 131,5 °C |
| Solubilité | Facilement soluble dans l’éthanol et le méthanol ainsi que légèrement soluble dans l’eau. |
| pH | 11,09 (solution à 0,1 % dans l’eau) |
| Coefficient de partage | 0,62 |
14 ESSAIS CLINIQUES
- 14.1 Essais cliniques par indication PATIENTS ADULTES
Tableau 8 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une indication particulière (adultes)
| Étude N° | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (M / F) |
|---|---|---|---|---|---|
| Étude 1 | Randomisée, en double aveugle, contrôlée par placebo, à groupes parallèles et multicentrique | 0,24 mg / kg ou placebo Voie sous-cutanée Une seule dose quotidienne jusqu’à 4 jours | 298 | Solution injectable de plérixafor: 55,1 ans (29- 75) Placebo : 57,5 ans (22-75) | (202 / 96) |
| Étude 2 | Randomisée, en double aveugle, contrôlée par placebo, à groupes parallèles et multicentrique | 0,24 mg / kg ou placebo Voie sous-cutanée Une seule dose quotidienne jusqu’à 4 jours | 302 | Solution injectable de plérixafor: 58,2 ans (28-75) Placebo : 58,5 ans (28-75) | 207 / 95 |
|---|
Conception des études
Deux études contrôlées par placebo ont évalué l’efficacité et la sécurité de la solution injectable de plérixafor en association avec le G-CSF chez les patients atteints de lymphome non Hodgkinien (LNH) et de myélome multiple (MM) qui étaient éligibles pour une autogreffe de cellules souches hématopoïétiques (Études 1 et 2).
Le soir du 4e jour des doses quotidiennes matinales de G-CSF à 10 mcg / kg, la première dose du traitement à l’étude, c’est-à-dire la solution injectable de plérixafor à 0,24 mg / kg ou un placebo, a été administrée. Au matin du jour 5, les patients ont reçu une dose de G-CSF à 10 mcg / kg et ont subi une cytaphérèse environ 10 à 11 heures après la première dose du traitement à l’étude (dans les 60 minutes suivant l’administration de G-CSF). Les patients ont continué à recevoir une dose du traitement à l’étude le soir, suivie le lendemain matin d’une dose de G-CSF puis d’une séance de cytaphérèse, jusqu’à 4 cytaphérèses maximum ou jusqu’à atteindre la valeur cible de collecte des CSH CD34+.
Dans les deux études, les patients qui ne parvenaient pas à collecter ≥ 0,8 x 10⁶ cellules CD34+ / kg après 2 jours de cytaphérèse ou au moins 2 x 10⁶ cellules CD34+ / kg en 4 jours de cytaphérèse maximum avaient la possibilité de participer à un protocole de rattrapage en ouvert. Après une période de repos minimale de 7 jours, ils ont reçu un autre traitement de 4 jours par le G-CSF suivi d’un traitement par la solution injectable de plérixafor (0,24 mg / kg) en association avec le G-CSF afin de répéter la mobilisation.
Après la dernière cytaphérèse, les patients ont subi une période de repos puis une chimiothérapie ablative pré-transplantation, suivie d'une autogreffe dans les 5 semaines après la dernière cytaphérèse. La transplantation a été réalisée conformément à la pratique standard de chaque établissement de l’étude.
Les patients ont reçu le G-CSF (5 mcg / kg une fois par jour) à partir du cinquième ou du sixième jour après la transplantation et ce traitement a été poursuivi jusqu’à ce que la numération absolue des neutrophiles (NAN) soit ≥ 0,5 x 10⁹ / l pendant 3 jours ou ≥ 1,0 x 10⁹ / l pendant 1 jour. La récupération des plaquettes (PLT) a été définie comme une numération des PLT ≥ 20 x 109 / l sans transfusion dans les 7 jours précédents.
La durabilité du greffon a été évaluée à 100 jours, 6 mois, et 12 mois post-transplantation.
L’objectif principal de l’Étude 1 consistait à déterminer si les patients atteints de LNH mobilisés par
Le G-CSF plus la solution injectable de plérixafor à 0,24 mg / kg étaient davantage susceptibles d’atteindre une valeur cible ≥ 5 x 10⁶ cellules CD34+ / kg en 4 jours de cytaphérèse maximum par comparaison aux patients atteints de LNH mobilisés avec le G-CSF plus un placebo. L’objectif principal de l’étude 2 était de déterminer si les patients atteints de MM mobilisés par G-CSF plus la solution injectable de plérixafor 0,24 mg / kg étaient plus susceptibles d’atteindre un nombre cible ≥ 6 x 10⁶ cellules CD34+ / kg en 2 jours d’aphérèse ou moins que les patients atteints de MM mobilisés par G-CSF plus placebo.
Les objectifs secondaires d’efficacité communs aux deux études consistaient à comparer les deux bras de traitement en termes de nombre de patients qui parvenaient à atteindre un minimum de 2 x 10⁶ cellules CD34+ / kg (nombre minimum requis pour une greffe) en 4 jours de cytaphérèse maximum, de délai de récupération des PMN et des PLT, et de durabilité du greffon à des moments spécifiques après la transplantation. Un objectif secondaire propre à l'Étude 2 consistait à comparer les deux bras de traitement en termes de nombre de patients atteints de MM qui parvenaient à atteindre le nombre de cellules cible en 4 jours de cytaphérèse maximum.
Au terme des deux études, on demandait aux patients recrutés s'ils souhaitaient participer à une étude observationnelle de suivi à long terme, qui avait pour objectif principal d’évaluer les éventuelles différences en termes de résultat clinique (survie sans progression [SSP] et survie globale [SG]) chez les patients traités par au moins 1 dose du traitement à l’étude (solution injectable de plérixafor ou placebo). Le suivi de ces patients est prévu sur une durée maximale de 5 ans après la transplantation et les données disponibles à ce jour sont insuffisantes.
Caractéristiques démographiques des études
Dans l’Étude 1, deux cent quatre-vingt-dix-huit (298) patients atteints de LNH ont été inclus dans les analyses d’efficacité primaire. L’âge moyen était de 55,1 ans (intervalle 29-75) et de 57,5 ans (intervalle 22-75) dans les groupes solution injectable de plérixafor et placebo respectivement, et 93 % des sujets étaient de race blanche. Dans l’Étude 2, trois cent deux (302) patients atteints de MM ont été inclus dans les analyses d’efficacité primaire. L’âge moyen était de 58,2 ans (intervalle 28-75) et de 58,5 ans (intervalle 28-75) dans les groupes solution injectable de plérixafor et placebo respectivement, et 81 % des sujets étaient de race blanche.
Dans l’Étude 1, 52 patients atteints de LNH dans le groupe placebo + G-CSF ont participé au protocole de rattrapage en ouvert. Dans l’Étude 2, 7 patients atteints de MM dans le groupe placebo + G-CSF ont participé à ce même protocole de rattrapage.
Résultats des études
Dans l’Étude 1, 59 % des patients atteints de LNH qui étaient mobilisés avec la solution injectable de plérixafor et le G-CSF parvenaient à collecter ≥ 5 X 10⁶ cellules CD34+ / kg dans le sang périphérique en quatre séances de cytaphérèse maximum, par comparaison à 20 % des patients qui étaient mobilisés avec un placebo et le G-CSF (p < 0,001). Le nombre de cellules CD34+ minimal requis pour une greffe devant être atteint en 4 jours de cytaphérèse maximum est indiqué dans le Tableau 9.
Tableau 9 : Résultats d’efficacité de l’étude 1 : Mobilisation des cellules CD34+ chez les patients atteints de LNH (population en IT primaire)
| Critère d’efficacité | Solution injectable de plérixafor et G-CSF (n = 150) | Placebo et G- CSF (n = 148) | Valeur pa |
|---|---|---|---|
Patients atteignant ≥ 5 X 10⁶ cellules / kg en ≤ 4 jours de Cytaphérèse | 89 (59 %) | 29 (20 %) | < 0,001 |
Patients atteignant ≥ 2 X 10⁶ cellules / kg en ≤ 4 jours de cytaphérèse | 130 (87 %) | 70 (47 %) | < 0,001 |
| aValeur p calculée en utilisant le test du Khi-deux de Pearson | |||
Le nombre de jours d’aphérèse requis pour atteindre ≥ 5 x 10⁶ cellules CD34+ / kg est résumé dans Tableau 10. Le nombre de jours médian pour atteindre ≥ 5 x 10⁶ cellules CD34+ / kg était de 3 jours pour le groupe solution injectable de plérixafor et n’a pas pu être évalué pour le groupe placebo.
Tableau 10 : Résultats d’efficacité de l’étude 1 : nombre de jours d’aphérèse nécessaires pour atteindre ≥5 x 10⁶ cellules CD34+ / kg chez les patients atteints de LNH (population en IT primaire)
| Jour de cytaphérèse | Patients atteignant la valeur cible par jour de cytaphérèse, n (%)a | ||||||
|---|---|---|---|---|---|---|---|
Solution injectable de plérixafor et G-CSF (n=147) | Placebo et G-CSF (n=142) | ||||||
| 1 | 41 (27,9 %) | 6 (4,2 %) | |||||
| 2 | 71 (49,1 %) | 20 (14,2 %) | |||||
| 3 | 81 (57,7 %) | 27 (21,6 %) | |||||
| 4 | 89 (65,6 %) | 29 (24,2 %) | |||||
a Le nombre de patients est cumulatif suivant le nombre de jours. Les pourcentages ont été déterminés par la méthode de Kaplan-Meier.
Dans l’Étude 2, 72 % des patients atteints de MM qui étaient mobilisés avec la solution injectable de plérixafor et le G-CSF parvenaient à collecter ≥ 6 X 10⁶ cellules CD34+ / kg dans le sang périphérique en deux séances de cytaphérèse maximum, par comparaison à 34 % des patients qui étaient mobilisés avec le placebo et le G-CSF (p < 0,001). Le Tableau 11 montre les patients atteignant le nombre de cellules CD34+ cible minimal en quatre séances de cytaphérèse maximum.
Table 11 : Résultats d’efficacité de l’étude 2 : mobilisation des cellules CD34+ chez des patients atteints de myélome multiple
| Critère d’efficacité | Solution injectable de plérixafor et G-CSF (n = 148) | Placebo et G-CSF (n = 154) | Valeur pa |
|---|---|---|---|
Patients atteignant ≥ 6 X 10⁶ cellules / kg en ≤ 2 jours de Cytaphérèse | 106 (72 %) | 53 (34 %) | < 0,001 |
Patients atteignant ≥ 6 X 10⁶ cellules / kg en ≤ 4 jours de Cytaphérèse | 112 (76 %) | 79 (51 %) | < 0,001 |
Patients atteignant ≥ 2 X 10⁶ cellules / kg en ≤ 4 jours de cytaphérèse | 141 (95 %) | 136 (88 %) | 0,028 |
| aValeur p calculée en utilisant le test du Khi-deux de Pearson | |||
Le Tableau 12 résume le nombre de jours de cytaphérèse requis pour atteindre le nombre de cellules cible. Le nombre de jours médian pour atteindre ≥ 6 x 10⁶ cellules CD34+ / kg était de 1 jour pour le groupe solution injectable de plérixafor et de 4 jours pour le groupe placebo.
Table 12 : Résultats d’efficacité de l’étude 2 : nombre de jours d’aphérèse nécessaires pour atteindre ≥6 x 10⁶ cellules CD34+ / kg chez les patients atteints de MM (population en IT primaire)
| Jour de cytaphérèse | Patients atteignant la valeur cible par jour de cytaphérèse, n (%)a | ||||
|---|---|---|---|---|---|
| Plérixafor injectable et G-CSF (n=144) | Placebo et G-CSF (n=150) | ||||
| 1 | 78 (54,2 %) | 26 (17,3 %) | |||
| 2 | 106 (77,9 %) | 53 (35,3 %) | |||
| 3 | 112 (86,8 %) | 71 (48,9 %) | |||
| 4 | 112 (86,8 %) | 79 (55,9 %) | |||
a Le nombre de patients est cumulatif suivant le nombre de jours. Les pourcentages ont été déterminés par la méthode de Kaplan-Meier.
Patients participant au protocole de rattrapage
Dans l’Étude 1, 52 patients atteints de LNH dans le groupe placebo + G-CSF ont participé au protocole de rattrapage avec la solution injectable de plérixafor et le G-CSF. Parmi ces patients, 60 % (31 sur 52) sont parvenus à mobiliser ≥ 2 x 10⁶ cellules CD34+ / kg puis ont été transplantés avec succès. Dans l’Étude 2, 7 patients atteints de MM dans le groupe placebo + G-CSF ont participé au protocole de rattrapage et sont tous parvenus à mobiliser ≥ 2 x10⁶ cellules CD34+/ kg CD34+ puis ont été transplantés avec succès.
Lors des études de phase III, le délai de récupération des neutrophiles (10 à 11 jours) et le délai de récupération des plaquettes (18-20 jours) étaient identiques chez les patients greffés dans les deux groupes de traitement.
Une analyse ajustée utilisant des mesures de laboratoire et des critères cliniques pour évaluer la durabilité du greffon a montré que les résultats étaient similaires dans les deux groupes de traitement : spécifiquement, 128 / 135 (94,8 %) versus 78 / 82 (95,1 %) à 100 jours, 120 / 123 (97,6 %) versus 77 / 78 (98,7 %) à 6 mois, et 110 / 112 (98,2 %) versus 65 / 65 (100 %) à 12 mois dans l’Étude 1, et 140 / 142
(98,6 %) versus 133 / 136 (97,8 %) à 100 jours, 133 / 135 (98,5 %) versus 125 / 127 (98,4 %) à 6 mois, et 127 / 128 (99,2 %) versus 119 / 120 (99,2 %) à 12 mois dans l’Étude 2, solution injectable de plérixafor versus placebo, respectivement.
Lors des études de phase 3, la fréquence des échecs de greffe était faible chez les patients greffés, avec 3 cas chez les patients atteints de LNH traités par la solution injectable de plérixafor dans l’Étude 1 et aucun cas chez les patients atteints de MM dans l’Étude 2. L’investigateur a considéré que l’ensemble de ces échecs de greffe n’étaient pas liés à la solution injectable de plérixafor.
Les données définitives de la SSP et de la SG à 5 ans ne sont pas disponibles à ce jour. Toutefois, la SG à 12 mois post-transplantation chez la population primaire en ITT était de 132 / 150 (88,0 %) dans le groupe solution injectable de plérixafor et de 129 / 148 (87,2 %) dans le groupe placebo de l’Étude 1, et de 141 / 148 (95,3 %) dans le groupe solution injectable de plérixafor et de 148 / 154 (96,1 %) dans le groupe placebo de l’Étude 2.
ENFANTS
Le tableau ci-dessous présente un résumé des données relatives aux caractéristiques démographiques et initiales des participants à la phase 2 de l’étude pédiatrique DFI12860, notamment en ce qui a trait au déséquilibre observé entre les groupes de patients au début de l’étude au chapitre du nombre de cellules CD34+ dans le sang périphérique.
Tableau 13 : Résumé des données démographiques et de référence pour DFI12860 (étape 2)
| DFI 12860 | Mobilisation standard en monothérapie (N = 15) | Plérixafor + mobilisation standard (N = 30) |
|---|---|---|
| Sexe Masculin | 7 (46,7 %) | 19 (63,3 %) |
| Féminin | 8 (53,3 %) | 11 (36,7 %) |
| Âge (ans) Moyen (ET) | 5,4 (4,3) | 7,0 (4,7) |
| Médiane | 4,7 | 5,3 |
| min. : max. | 2 : 17 | 1 : 18 |
| Catégorie d’âge 1 à < 2 ans | 3 (20,0 %) | 1 (3,3 %) |
| 2 à < 6 ans | 7 (46,7 %) | 15 (50,0 %) |
| 6 à < 12 ans | 3 (20,0 %) | 9 (30,0 %) |
| 12 à < 18 ans | 2 (13,3 %) | 5 (16,7 %) |
| Type de tumeur Lymphome | 1 (6,7 %) | 2 (6,7 %) |
| Neuroblastome | 7 (46,7 %) | 14 (46,7 %) |
| Sarcome | 4 (26,7 %) | 8 (26,7 %) |
| Autre | 3 (20,0 %) | 6 (20,0 %) |
| Nombre de cellules CD34+ dans le sang périphérique au départ, le jour avant la première cytaphérèse | N = 14 | N = 28 |
| Moyenne (ET) | 84,0 (94,5) | 31,4 (56,1) |
| Médiane | 35,0 | 15,0 |
| min. : max. | 5,0 : 300,0 | 1,0 : 306,0 |
Une étude multicentrique, ouverte et contrôlée a évalué l’efficacité et la sécurité de la solution injectable de plérixafor chez des patients pédiatriques atteints de tumeurs solides (y compris un neuroblastome, un sarcome, un sarcome d’Ewing) ou de lymphome qui étaient admissibles à une autogreffe de cellules souches hématopoïétiques. Ont été exclus de l’étude les patients atteints de leucémie et ceux qui présentaient de manière persistante un haut pourcentage d’atteinte médullaire avant la mobilisation ou ceux qui avaient déjà reçu une greffe de cellules souches. Cette étude comportait une étude initiale d’administration de doses croissantes (phase 1, N = 27, patients âgés de 2 à < 18 ans), suivie d’une prolongation randomisée et comparative de l’étude (phase 2, N = 45, patients âgés de 1 à < 18 ans) à la dose identifiée comme étant la plus appropriée dans le cadre du volet de l’étude relatif à l’administration de doses croissantes.
Les patients inscrits à l’étude (N = 45) ont d’abord reçu une mobilisation standard (G-CSF ± chimiothérapie conformément à la pratique standard du centre). Une fois le point de déclenchement minimum atteint, soit 7 cellules CD34+ / mcL dans le sang périphérique, les patients ont été randomisés selon un rapport 2:1 pour recevoir soit 0,24 mg / kg de la solution injectable de plérixafor en plus de la mobilisation standard (G-CSF avec ou sans chimiothérapie), soit la mobilisation standard en monothérapie. Une cytaphérèse devait être effectuée si, au jour prévu de la cytaphérèse, la numération de CD34+ dans le sang périphérique était ≥ 20 cellules / mcL.
L’analyse d’efficacité primaire a révélé que 80 % des patients du groupe solution injectable de plérixafor ont présenté au moins un doublement de la numération de CD34+ dans le sang périphérique, observé entre le matin du jour précédant la première cytaphérèse planifiée et le matin précédant la cytaphérèse, contre 28,6 % des patients du groupe témoin (p = 0,0019).
Le tableau ci-dessous présente un résumé des résultats secondaires ayant trait à la mobilisation et à la collecte des cellules.
Tableau 14 : Critères d’évaluation secondaires liés à la mobilisation et au prélèvement de cellules
| DFI 12860 | Mobilisation standard en monothérapie (N = 15) | Plérixafor + mobilisation standard (N = 30) |
|---|---|---|
| Proportion de patients ayant atteint ≥ 2 x 10⁶ cellules CD34+ / kg | 92,9 % | 89,7 % |
| Nombre médian de cytaphérèse | 1 | 1 |
| Nombre cumulatif de cellules CD34+ collectées (106 cellules / kg) | ||
| Moyenne (ET) | 17,61 (20,76) | 19,44 (36,69) |
| Médiane | 10,15 | 9,13 |
| min. : max. | 0,7 : 66,0 | 0,1 : 200,4 |
| % d’augmentation du nombre de cellules CD34+ dans le sang périphérique entre le jour précédant la première cytaphérèse et le jour de la première cytaphérèse (résultat exploratoire) | ||
| Moyenne (ET) | 133,35 (264,00) | 496,16 (587,89) |
| Médiane | 39,03 | 220,83 |
| min. : max. | -19,10 : 1 010,00 | -100,00 : 2 042,86 |
Augmentation médiane (en nombre de fois) | 1,39 | 3,2 |
15 MICROBIOLOGIE
Aucune information microbiologique n’est exigée dans le cas de ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicologie à dose unique : L’injection intraveineuse (IV) ou par voie sous-cutanée (SC) unique de plérixafor chez le rat et la souris a induit une apparition rapide (< 2 heures) d’effets neuromusculaires, sédatifs transitoires, mais sévères (hypoactivité), de dyspnée, de décubitus ventral ou latéral et / ou de spasmes. La plupart de ces signes disparaissaient complètement dans les 4 heures suivant l’administration de plérixafor. Chez la souris, les décès ont été observés avec des doses ≥ 14 mg / kg SC et ≥ 5 mg / kg IV. Chez le rat, les décès ont été observés avec des doses ≥ 40 mg / kg SC et ≥ 5 mg / kg IV.
Toxicologie à doses répétées : La toxicologie générale à doses répétées a été évaluée après l’administration par voie s.-c. chez le rat et le chien pendant une durée maximale de 4 semaines. Cette durée de traitement étaye une administration clinique de plérixafor jusqu’à 2 semaines. Aucune étude sur 6 mois chez le rat et 9 mois chez le chien ou le singe n’a été menée afin d’étayer des études cliniques chroniques et / ou une administration à long terme en pratique clinique.
Lors des études de doses multiples chez le rat et le chien avec une ou deux doses quotidiennes par voie SC, plusieurs signes cliniques indésirables sévères de type neuromusculaire et limitant la dose ont été observés dans les deux premières heures suivant l’administration. À des doses non létales, un traitement quotidien par voie SC induisait des signes cliniques indésirables similaires à ceux observés dans les études de dose unique menées chez la souris et le rat. Ces signes cliniques ont été observés
15 minutes à 1 heure après l’injection SC de plérixafor ; toutefois, à l’inverse des études de dose unique, ces signes n’étaient généralement pas observés lorsque environ 5 à 8 doses quotidiennes de plérixafor par voie SC étaient administrées aux rats et aux chiens. Le plérixafor était associé à des signes cliniques gastro-intestinaux (diarrhée, vomissements, défécation accrue) et à des signes neurologiques chez les chiens et les rats (sédation, tremblements, spasmes, soubresauts musculaires, décubitus, ataxie et mydriase). La prise de poids et la prise alimentaire étaient légèrement réduites.
Des augmentations du nombre de globules blancs (principalement dues aux neutrophiles), des réductions du magnésium sérique et des augmentations du calcium et / ou magnésium urinaire ont été constatées chez les rats et les chiens. Des signes histopathologiques d’hématopoïèse extramédullaire ont été observés dans le foie, la rate et parfois dans d’autres organes des rats et / ou des chiens. Le poids de la rate était légèrement plus élevé chez les rats. On a considéré que ces résultats représentaient un prolongement de l’action pharmacologique du plérixafor en termes de mobilisation des cellules hématopoïétiques et / ou des globules blancs ainsi qu’en termes d’affinité à chélater les cations.
Par comparaison aux rats de contrôle, l’augmentation des réactions au site d’injection était davantage prononcée à 12 mg / kg deux fois par jour (24 mg / kg / jour) lors d’une étude SC de 4 semaines. Chez les chiens, à des doses ≥ 1 mg / kg / jour (≥ 20 mg / m2), le plérixafor induisait des augmentations transitoires du rythme cardiaque s’accompagnant de réductions de l’intervalle QT qui étaient considérées comme des manifestations secondaires à l’effet sur le rythme cardiaque. La NOAEL (dose sans effet toxique) des études SC de 4 semaines était de 0,6-1,2 mg / kg/jour (3,6-7,2 mg / m2) et de 0,25-0,30 mg / kg / jour (3,6-7,2 mg / m2) chez les rats et les chiens respectivement. Les expositions (ASC) à ces doses étaient 0,1 à 5 fois l’exposition clinique. Chez le rat et le chien, la dose maximale tolérée (DMT) était de 7,6-24 mg / kg / jour (46-144 mg / m2) et de 4-8 mg / kg / jour (80-160 mg / m2), respectivement. À la DMT, les expositions (ASC) sont 7 à 18 fois l’exposition clinique.
Cancérogénicité
Aucune étude de carcinogénicité avec le plérixafor n’a été menée.
Génotoxicité
Le plérixafor n’a pas été génotoxique dans un test in vitro de mutation bactérienne (test d’Ames à Salmonella), un test d’aberration chromosomique in vitro utilisant des cellules d’ovaire de hamster chinois et un test in vivo du micronoyau de la moelle osseuse chez le rat après des doses SC allant jusqu’à 25 mg / kg (150 mg / m2).
Toxicologie pour la reproduction et le développement
SDF-1α et CXCR4 jouent des rôles essentiels dans le développement embryofœtal. Administré pendant l’organogenèse, le plérixafor a entraîné une mort fœtale, une augmentation des résorptions et une perte post-implantation, une réduction du poids fœtal, un retard de développement du squelette et une augmentation des anomalies fœtales chez le rat et le lapin. Les anomalies fœtales étaient notamment un kyste au niveau de l’os pariétal / frontal, une anophtalmie, une dilatation cardiaque globulaire de l’aorte ascendante, de l’anneau aortique, une anomalie du septum interventriculaire cardiaque, une dilatation du tronc pulmonaire et une sténose de l’aorte descendante, une omphalocèle, une atrésie anale, une sténose intestinale, une brachydactylie et une agénésie caudale. Les modèles animaux suggèrent également une modulation de l’hématopoïèse fœtale, de la vascularisation et du développement du cervelet par SDF-1α et CXCR4. La DSENO du plérixafor chez le rat et le lapin (3 mg / kg / jour et 0,6 mg / kg / jour, respectivement) est d’environ 2,0 et 0,8 fois la dose recommandée chez l’humain de 0,24 mg / kg / jour (8,9 mcg / m2 / jour). Les effets létaux sur l’embryon, fœtotoxiques et tératogènes sont probablement dus au mécanisme d’action pharmacodynamique du plérixafor.
Altération de la fécondité : Aucune étude non clinique n’a évalué les effets potentiels du plérixafor sur la fertilité masculine ainsi que sur le développement post-natal. Des études réalisées pour mesurer la distribution du plérixafor-C14 n’ont montré aucune accumulation dans les testicules. Une étude de toxicité de doses multiples de 28 jours menée chez le rat a mesuré le stade de la spermatogenèse et n'a révélé aucune anomalie considérée comme étant liée au plérixafor. Aucune modification histopathologique liée au plérixafor n'a été observée dans les organes reproducteurs mâles ou femelles des rats et des chiens ayant reçu une dose quotidienne de plérixafor de 24 mg / kg (144 mg / m2 ;
12 mg / kg deux fois par jour) et de 8 mg / kg (160 mg / m2 ; 4 mg / kg deux fois par jour) respectivement jusqu’à 4 semaines. Aucun effet indésirable n’a été observé dans le cadre d’une étude approfondie sur la fertilité femelle menée chez les rats, même si des concentrations de plérixafor dans les ovaires étaient détectables jusqu’aux derniers jours de cohabitation.
Toxicité juvénile
Trois études non cliniques ont été menées chez de jeunes animaux. Dans une étude de détermination de la posologie, la solution injectable de plérixafor a été administré à des porcs mâles juvéniles de petite taille à des doses SC uniques de 1 à 12 mg / kg ou à des doses SC répétées de 4,75 mg / kg / jour pendant 4 jours. Dans une étude de toxicité visant à déterminer la posologie et dans une étude de toxicité définitive, la solution injectable de plérixafor a été administré par voie SC quotidiennement à des rats Sprague-Dawley juvéniles du jour postnatal (JPN)21 au JPN50 à raison de 1,5 à 15 mg / kg / jour. Les résultats de l’étude de détermination des doses menée chez des porcs miniatures juvéniles et des études de détermination des doses et approfondies menées chez des rats juvéniles étaient semblables à ceux observés chez les souris, les rats et les chiens adultes. Des signes cliniques de décubitus latéral et de gêne ont été observés chez les porcs miniatures à une dose de 8 mg / kg et des décès ont été observés à une dose de 12 mg / kg. Le plérixafor a provoqué la leucocytose à médiation pharmacologique attendue chez les porcs et les rats. Les effets sur le poids des organes observés chez les rats ont été considérés comme étant de nature pharmacologique (thymus) ou découlant d’une réponse adaptative (hématopoïèse extramédullaire dans le foie et la rate).
Les marges de dose dans l’étude chez le rat juvénile à la DMT étaient 18 à 26 fois plus élevées en fonction de l’exposition par rapport à la dose pédiatrique clinique recommandée chez les enfants âgés de 2 à moins de 18 ans.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. PrMOZOBIL® (solution injectable de plérixafor, 24 mg / 1.2 mL (20 mg / mL)), numéro de contrôle de la présentation 280337, Monographie de produit, Sanofi-Aventis Canada Inc. Date de révision : 15 février 2024.