


Monographie de produit - Juluca
Modifications importantes apportées récemment à la monographie
| Section | Date |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2024-11 |
| 7 Mises en garde et précautions, Généralités | 2023-07 |
| 7 Mises en garde et précautions, Santé reproductive | 2024-11 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2024-11 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie ................................................................................................................... 4
1.2 Gériatrie ................................................................................................................... 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................... 4
4.2 Posologie recommandée et ajustement posologique............................................. 5
4.5 Dose oubliée ............................................................................................................ 5
5 Surdose ...................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 6
7 Mises en garde et précautions .................................................................................... 6
Généralités .......................................................................................................................... 6
Troubles dépressifs ............................................................................................................. 7
Hépatotoxicité..................................................................................................................... 7
Risque d’effets indésirables ou de perte de réponse virologique en raison d’interactions médicamenteuses ............................................................................................................... 7
Réactions cutanées et d’hypersensibilité ........................................................................... 8
Santé reproductive ............................................................................................................. 8
7.1 Populations particulières ......................................................................................... 8
7.1.1 Grossesse .............................................................................................................. 8
7.1.2 Allaitement ......................................................................................................... 11
7.1.3 Enfants et adolescents ....................................................................................... 11
7.1.4 Personnes âgées ................................................................................................. 11
8 Effets indésirables .................................................................................................... 11
8.1 Aperçu des effets indésirables .............................................................................. 11
8.2 Effets indésirables observés au cours des études cliniques .................................. 12
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 13
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ...................................................................................................... 13
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 13
8.5 Effets indésirables observés après la commercialisation ...................................... 15
9 Interactions médicamenteuses ................................................................................. 16
9.2 Aperçu des interactions médicamenteuses .......................................................... 16
9.4 Interactions médicament-médicament ................................................................. 16
9.5 Interactions médicament-aliment ......................................................................... 24
9.6 Interactions médicament-plante médicinale ........................................................ 24
9.7 Interactions médicament-examens de laboratoire ............................................... 25
10 Pharmacologie clinique ............................................................................................ 25
10.1 Mode d’action .................................................................................................... 25
10.2 Pharmacodynamie ............................................................................................. 25
10.3 Pharmacocinétique ............................................................................................ 26
11 Conservation, stabilité et mise au rebut .................................................................... 29
Partie 2 : Renseignements scientifiques ............................................................................... 31
13 Renseignements pharmaceutiques ........................................................................... 31
14 Études cliniques ....................................................................................................... 32
14.1 Études cliniques par indication .......................................................................... 32
14.2 Études de biodisponibilité comparatives ........................................................... 36
15 Microbiologie ........................................................................................................... 38
16 Toxicologie non clinique ........................................................................................... 41
Monographies de référence ................................................................................................. 43
Renseignements destinés aux patient·e·s............................................................................. 44
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
JULUCA (dolutégravir et rilpivirine) est indiqué comme schéma complet de remplacement du schéma antirétroviral courant pour :
- le traitement de l’infection par le virus de l’immunodéficience humaine de type 1 (VIH-1) chez les adultes présentant une suppression virologique stable (taux d’ARN du VIH-1 inférieur à 50 copies par mL).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de JULUCA n’ont pas été établies chez les patients de moins de 18 ans.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Les études cliniques menées sur JULUCA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
2 Contre-indications
JULUCA est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
JULUCA est contre-indiqué en association avec les médicaments suivants (voir la section 9 Interactions médicamenteuses) :
- les médicaments ayant une fenêtre thérapeutique étroite, qui sont des substrats du transporteur de cations organiques 2 (OCT2), incluant sans s’y limiter le dofétilide (un antiarythmique) et la fampridine (un inhibiteur des canaux potassiques), aussi appelée dalfampridine;
- la carbamazépine, l’oxcarbazépine, le phénobarbital et la phénytoïne, des anticonvulsivants;
- la rifampicine et la rifapentine, des antimycobactériens;
- l’oméprazole, l’ésoméprazole, le lansoprazole, le pantoprazole et le rabéprazole, des inhibiteurs de la pompe à protons;
- la dexaméthasone à action générale (plus d’une seule dose), un glucocorticoïde;
- le millepertuis (Hypericum perforatum) (voir 9.6 Interactions médicament-plante médicinale).
4 Posologie et administration
4.1 Considérations posologiques
- Comme c’est le cas pour tous les médicaments antirétroviraux, le traitement doit être mis en route par un professionnel de la santé qui possède de l’expérience dans la prise en charge de l’infection par le VIH.
- JULUCA ne doit pas être employé chez les patients présentant une résistance avérée ou soupçonnée au dolutégravir ou à la rilpivirine.
- Avant de commencer à recevoir JULUCA, les patients doivent avoir été sous traitement antirétroviral stable depuis au moins 6 mois.
4.2 Posologie recommandée et ajustement posologique
Adultes
La posologie recommandée de JULUCA chez les adultes est de un comprimé une fois par jour à prendre par voie orale avec un repas (voir 10.3 Pharmacocinétique).
Enfants (< 18 ans) : L’innocuité et l’efficacité de JULUCA n’ont pas été établies chez les patients de moins de 18 ans.
Personnes âgées (≥ 65 ans) : Les études cliniques menées sur JULUCA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
Administration concomitante de rifabutine
Si JULUCA est administré en concomitance avec de la rifabutine, il convient de prendre un comprimé additionnel de 25 mg d’EDURANT (rilpivirine) avec JULUCA une fois par jour avec un repas pendant la durée du traitement concomitant par la rifabutine (voir le Tableau 4).
Patients atteints d’insuffisance rénale
Aucun ajustement de la posologie de JULUCA n’est nécessaire chez les patients présentant une insuffisance rénale (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Patients atteints d’insuffisance hépatique
Aucun ajustement de la posologie de JULUCA n’est nécessaire chez les patients atteints d’une insuffisance hépatique légère ou modérée (score correspondant à la classe A ou B de Child-Pugh). JULUCA n’a pas été étudié chez les patients atteints d’une insuffisance hépatique sévère (classe C de Child-Pugh) (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
4.5 Dose oubliée
Si le patient oublie une dose de JULUCA et qu’il reste plus de 12 heures avant la prise de la dose suivante, il doit prendre la dose oubliée avec un repas dès qu’il constate cet oubli. S’il reste 12 heures ou moins avant la prise de la prochaine dose, le patient doit s’abstenir de prendre la dose oubliée et revenir au schéma posologique habituel.
5 Surdose
Symptômes et signes
Il existe peu de données sur la surdose de JULUCA ou de chacun des composants du médicament, le dolutégravir et la rilpivirine.
Traitement
Il n’y a pas de traitement particulier connu contre une surdose de JULUCA. En cas de surdose, on doit surveiller le patient et instaurer un traitement de soutien standard s’il y a lieu, dont la surveillance des signes vitaux, l’ECG (intervalle QT) et l’observation de l’état clinique du patient. Étant donné que le dolutégravir et la rilpivirine se lient fortement aux protéines plasmatiques, il est peu probable qu’ils soient éliminés en proportion importante par dialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique/teneur/com position | Ingrédients non médicinaux |
| Orale | Comprimé/ dolutégravir à 50 mg (sous forme de dolutégravir sodique), rilpivirine à 25 mg (sous forme de chlorhydrate de rilpivirine) | Alcool polyvinylique – partiellement hydrolysé, cellulose microcristalline, cellulose microcristalline silicifiée, croscarmellose sodique, D-mannitol, dioxyde de titane, glycolate d’amidon sodique, lactose monohydraté, macrogol/PEG, oxyde de fer jaune, oxyde de fer rouge, polysorbate 20, povidone K29/32 et K30, stéarate de magnésium, stéarylfumarate de sodium et talc |
Chaque comprimé pelliculé de JULUCA contient 50 mg de dolutégravir (sous forme de 52,6 mg de dolutégravir sodique) et 25 mg de rilpivirine (sous forme de 27,5 mg de chlorhydrate de rilpivirine).
Présentation
Les comprimés JULUCA sont pelliculés, de forme ovale, biconvexes et de couleur rose; ils portent l’inscription « SV J3T » gravée d’un côté.
Conditionnement
Les comprimés JULUCA sont conditionnés dans des flacons blancs de polyéthylène haute densité (PEHD) munis de bouchons de polypropylène à l’épreuve des enfants. Chaque flacon contient 30 comprimés pelliculés et un sachet dessiccatif au gel de silice.
7 Mises en garde et précautions
Généralités
Comme c’est le cas avec les autres médicaments antirétroviraux, les tests de résistance et/ou les antécédents de résistance doivent orienter l’utilisation de JULUCA. JULUCA ne doit pas être employé chez les patients présentant une résistance avérée ou soupçonnée au dolutégravir ou à la rilpivirine. Les patients qui n’avaient pas été sous traitement antirétroviral stable depuis au moins 6 mois ont été exclus des études SWORD.
Les patients qui reçoivent JULUCA ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection par le VIH. Ils doivent, par conséquent, demeurer sous l’étroite surveillance clinique de médecins expérimentés dans le traitement de ces affections associées au VIH.
Troubles dépressifs
Des troubles dépressifs (incluant humeur déprimée, dépression, dysphorie, dépression majeure, altération de l’humeur, pensées négatives, tentative de suicide et idées suicidaires) ont été signalés lors de l’utilisation d’autres produits contenant de la rilpivirine (voir la section 8 Effets indésirables). Les patients présentant des symptômes dépressifs sévères doivent être promptement évalués afin de déterminer si ces symptômes sont liés à JULUCA et, le cas échéant, si les risques liés à la poursuite du traitement l’emportent sur ses bienfaits.
Hépatotoxicité
Des effets indésirables hépatiques ont été signalés chez des patients recevant d’autres traitements contenant de la rilpivirine ou du dolutégravir. Les patients atteints d’une hépatite B ou C sous-jacente ou ayant un taux de transaminases très élevé avant l’instauration du traitement peuvent présenter un risque accru d’élévation du taux de transaminases ou d’accentuation d’une élévation préexistante lorsqu’ils sont traités par la rilpivirine ou le dolutégravir. Quelques cas de toxicité hépatique ont été signalés chez des patients adultes qui recevaient un autre traitement comprenant de la rilpivirine ou du dolutégravir, mais qui n’avaient aucune maladie hépatique préexistante ni d’autres facteurs de risque identifiables. Une atteinte hépatique causée par le médicament ayant mené à une greffe du foie a été signalée pendant le traitement par TRIUMEQ (dolutégravir-abacavir-lamivudine). Il est recommandé de réaliser les analyses de laboratoire appropriées avant d’instaurer le traitement et de surveiller l’apparition d’une hépatotoxicité durant le traitement par JULUCA.
Risque d’effets indésirables ou de perte de réponse virologique en raison d’interactions médicamenteuses
L’utilisation concomitante de JULUCA et d’autres médicaments pourrait entraîner des interactions médicamenteuses connues ou potentiellement importantes, dont certaines sont susceptibles de causer (voir les sections 2 Contre-indications, 9 Interactions médicamenteuses) :
- une perte de l’effet thérapeutique de JULUCA et l’apparition possible d’une résistance.
- de possibles effets indésirables cliniquement importants en raison d’expositions accrues à des médicaments concomitants.
Chez des sujets en santé, la rilpivirine à 75 mg une fois par jour (3 fois la dose contenue dans JULUCA) et à 300 mg une fois par jour (12 fois la dose contenue dans JULUCA) a allongé l’intervalle QTc sur l’électrocardiogramme (voir les sections 2 Contre-indications, 9 Interactions médicamenteuses, 10 Pharmacologie clinique). Il convient d’envisager des solutions de rechange à JULUCA en cas d’administration concomitante avec un médicament associé à un risque connu de torsades de pointes. Consulter le Tableau 4 pour savoir comment prévenir ou prendre en charge ces interactions médicamenteuses importantes possibles et connues, y compris les recommandations posologiques. Tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement par JULUCA; passer en revue les médicaments utilisés conjointement pendant le traitement par JULUCA; et surveiller les effets indésirables associés aux médicaments concomitants.
Réactions cutanées et d’hypersensibilité
Des réactions d’hypersensibilité ont été associées aux inhibiteurs de transfert de brin de l’intégrase, dont le dolutégravir, et étaient caractérisées par des éruptions cutanées, des symptômes constitutionnels et, parfois, un dysfonctionnement organique, y compris une atteinte hépatique.
Lors de la surveillance postcommercialisation, des réactions cutanées et d’hypersensibilité sévères ont été signalées avec d’autres schémas thérapeutiques contenant la rilpivirine, y compris des cas de réaction médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (syndrome DRESS). Alors que certaines réactions cutanées s’accompagnaient de symptômes constitutionnels comme la fièvre, d’autres réactions cutanées étaient associées à des dysfonctionnements organiques, y compris des hausses des valeurs biochimiques sériques de la fonction hépatique. Durant les essais cliniques de phase 3 sur la rilpivirine, des éruptions cutanées liées au traitement de gravité de grade 2 ou plus ont été signalées chez 3 % des patients. Aucune éruption cutanée de grade 4 n’a été signalée. Dans l’ensemble, la plupart des éruptions cutanées étaient de grade 1 ou 2 et sont survenues dans les 4 à 6 premières semaines du traitement (voir la section 8 Effets indésirables).
Durant les essais cliniques de phase 3 sur l’association dolutégravir et rilpivirine, des éruptions cutanées liées au traitement ont été signalées chez environ 1 % des patients, et tous les cas étaient de grade 1 ou
2.
En présence de signes ou de symptômes de réactions cutanées ou d’hypersensibilité sévères (y compris, sans s’y limiter : éruption cutanée sévère ou éruption cutanée accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, cloques ou desquamation de la peau, atteinte de la muqueuse [cloques ou lésions buccales], conjonctivite, œdème du visage, hépatite, éosinophilie, œdème de Quincke, difficulté à respirer), il convient de cesser immédiatement l’administration de JULUCA et des autres agents présumés responsables. Il convient de surveiller l’état clinique, y compris les paramètres de laboratoire, dont les taux de transaminases hépatiques, et d’instaurer un traitement approprié. Tout délai avant l’arrêt du traitement par JULUCA ou des autres agents présumés responsables de la réaction d’hypersensibilité pourrait entraîner une réaction potentiellement mortelle (voir la section 2 Contre-indications).
Santé reproductive
- Fertilité
Il n’existe pas de données sur les effets du dolutégravir et/ou de la rilpivirine sur la fertilité de l’homme ou de la femme. Les études chez l’animal révèlent l’absence d’effet du dolutégravir ou de la rilpivirine sur la fertilité des mâles et des femelles (voir la section 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il existe peu d’information sur l’utilisation de JULUCA pendant la grossesse. JULUCA ne devrait pas être utilisé chez la femme enceinte à moins que les bienfaits escomptés pour la mère ne l’emportent sur les risques possibles auxquels le fœtus est exposé.
Les données concernant l’utilisation de JULUCA chez les femmes enceintes sont insuffisantes pour évaluer de manière définitive le risque d’anomalies congénitales et de fausse couche associé au médicament. Par contre, les données dont on dispose et qui proviennent du registre des grossesses antirétrovirales (Antiretroviral Pregnancy Registry ou APR) concernant chacun des composants de
JULUCA ne révèlent aucune hausse du risque d’anomalies congénitales (voir Renseignements sur les composants individuels). Dans l’ensemble de la population canadienne, le taux de base estimé d’anomalies congénitales majeures et de fausse couche pour ce qui est des grossesses reconnues sur le plan clinique est de 3 à 5 % et de 15 à 25 %, respectivement.
Renseignements sur les composants individuels
Dolutégravir :
Les résultats de deux larges études sur la surveillance de l’issue des grossesses, qui ont été menées au Botswana (étude Tsepamo) et en Eswatini et qui comptaient, au total, plus de 19 000 personnes recevant un traitement contenant du dolutégravir au moment de la conception, n’ont montré aucune différence significative quant à la prévalence des anomalies du tube neural entre les nourrissons nés de personnes qui avaient été exposées au dolutégravir au moment de la conception et ceux nés de personnes qui recevaient des traitements antirétroviraux sans dolutégravir au moment de la conception ou ceux nés de personnes qui n’étaient pas infectées par le VIH.
La première analyse provisoire de l’étude Tsepamo menée au Botswana et portant sur la surveillance de l’issue des grossesses a permis de mettre en évidence un lien de causalité entre l’exposition au dolutégravir et un risque accru d’anomalies du tube neural lorsque le dolutégravir était administré au moment de la conception et au début de la grossesse. Une autre analyse a, par la suite, été menée auprès d’une plus vaste cohorte de personnes ayant pris part à l’étude sur la surveillance de l’issue des grossesses au Botswana. Cette cohorte comprenait plus de 9 460 personnes qui étaient exposées au dolutégravir au moment de la conception, 23 664 personnes qui recevaient des traitementssans dolutégravir, ainsi que 170 723 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,11 % (IC à 95 % : de 0,05 % à 0,19 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient des traitements sans dolutégravir (0,11 %; IC à 95 % : de 0,07 % à 0,16 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,06 %; IC à 95 % : de 0,05 % à 0,08 %).
L’étude menée en Eswatini sur la surveillance de l’issue des grossesses comptait 9 743 cas d’exposition au dolutégravir au moment de la conception, 1 838 personnes qui recevaient des traitementssans dolutégravir et 32 259 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,08 % (IC à 95 % : de 0,04 % à 0,16 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient des traitements sans dolutégravir (0,22 %; IC à 95 % : de 0,06 % à 0,56 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,08 %; IC à 95 % : de 0,06 % à 0,12 %). La prévalence des anomalies du tube neural observée chez les nourrissons nés de personnes recevant des traitements sans dolutégravir était associée à un large intervalle de confiance compte tenu de la petite taille de l’échantillon.
Les limites de ces études sur la surveillance de l’issue des grossesses comprennent le manque de données permettant de déterminer si les caractéristiques initiales étaient homogènes entre les groupes étudiés ou d’évaluer d’autres facteurs tels que l’utilisation d’acide folique avant la conception ou au cours du premier trimestre.
Selon des rapports prospectifs au APR portant sur 1 378 cas d’exposition au dolutégravir pendant des grossesses (dont 874 pendant le premier trimestre) ayant abouti à des naissances vivantes, le risque global d’anomalies congénitales associé au dolutégravir a été comparable aux taux de base d’anomalies congénitales observés dans le cadre de deux systèmes de surveillance de population (Metropolitan
Atlanta Congenital Defects Program [MACDP] ayant décelé 2,72 cas d’anomalies par 100 naissances vivantes et Texas Birth Defects Registry [TBDR] ayant décelé 4,17 cas par 100 naissances vivantes). La prévalence des anomalies pour les naissances vivantes était de 3,3 % (IC à 95 % : de 2,2 % à 4,7 %) lorsque le traitement contenant du dolutégravir avait été administré au cours du premier trimestre et de 5,0 % (IC à 95 % : de 3,2 % à 7,3 %) lorsque le traitement contenant du dolutégravir avait été administré pendant le deuxième ou le troisième trimestre.
Le dolutégravir traverse facilement la barrière placentaire chez l’humain. Chez les femmes enceintes infectées par le VIH, les concentrations médianes (intervalle) de dolutégravir dans le cordon ombilical fœtal étaient 1,28 (de 1,21 à 1,28) fois plus élevées que les concentrations plasmatiques périphériques maternelles.
Les renseignements concernant les effets du dolutégravir chez les nouveau-nés sont insuffisants.
Les études portant sur les effets toxiques sur la reproduction chez l’animal n’ont mis en évidence aucun effet tératogène, aucun effet sur la fonction reproductrice et aucun signe de toxicité embryonnaire ou fœtale pertinente, notamment aucune anomalie du tube neural, chez des rats et des lapins, après une exposition correspondant respectivement à ≥ 30 et à 0,55 fois l’exposition clinique chez l’humain, d’après l’aire sous la courbe (ASC) (voir la section 16 Toxicologie non clinique).
Rilpivirine :
L’emploi de la rilpivirine en association avec un traitement de fond a été évalué dans le cadre d’une étude clinique menée auprès de 19 femmes enceintes au cours des deuxième et troisième trimestres de grossesse, ainsi que pendant la période postpartum. Les données pharmacocinétiques montrent que l’exposition totale (ASC) à la rilpivirine utilisée dans le cadre d’un traitement antirétroviral était environ 30 % inférieure pendant la grossesse à celle observée pendant la période postpartum (6 à 12 semaines). La réponse virologique a été maintenue durant toute la période de l’étude. Aucune transmission de la mère à l’enfant n’a été observée chez les 10 nourrissons nés des mères qui ont terminé l’étude et dont le statut virologique pour le VIH était connu. La rilpivirine a été bien tolérée pendant la grossesse et en période post-partum. Aucun nouveau risque n’a été rapporté par rapport au profil d’innocuité connu de la rilpivirine chez les adultes infectés par le VIH-1 (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Grossesse et période postpartum).
Selon des rapports prospectifs au APR portant sur plus de 870 cas d’exposition à la rilpivirine pendant des grossesses (dont 660 pendant le premier trimestre) ayant abouti à des naissances vivantes, le risque global d’anomalies congénitales associé à la rilpivirine a été comparable aux taux de base d’anomalies congénitales de 2,72 % et de 4,17 % observés respectivement dans le cadre du MACDP et du TBDR. La prévalence des anomalies pour les naissances vivantes était de 2,1 % (IC à 95 % : de 1,1 % à 3,5 %) et de 0,9 % (IC à 95 % : de 0,1 % à 3,4 %) lorsque le traitement contenant de la rilpivirine avait été administré pendant le premier trimestre et pendant le deuxième ou le troisième trimestre, respectivement.
Des études sur la rilpivirine réalisées chez des rats et des lapins n’ont mis en évidence aucun signe de toxicité embryonnaire ou fœtale pertinente, aucun effet sur la fonction reproductrice et aucun effet tératogène (voir la section 16 Toxicologie non clinique).
Registre des grossesses antirétrovirales: Un registre a été établi afin de surveiller l’issue materno-fœtale chez les femmes enceintes infectées par le VIH ayant été exposées à JULUCA et à d’autres antirétroviraux. Les professionnels de la santé sont invités à y inscrire leurs patientes : http://www.apregistry.com
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
Les mères infectées par le VIH-1 ne doivent pas allaiter leur enfant afin d’éviter la transmission postnatale du VIH. De faibles quantités de dolutégravir passent dans le lait maternel humain. Dans le cadre d’une étude ouverte à répartition aléatoire dans laquelle on a administré un traitement à base de dolutégravir jusqu’à deux semaines après l’accouchement à des femmes enceintes infectées par le VIH n’ayant jamais reçu de traitement, le rapport médian (intervalle) entre les concentrations de dolutégravir dans le lait maternel et les concentrations plasmatiques chez la mère était de 0,033 (de 0,021 à 0,050). On ignore si la rilpivirine est présente dans le lait maternel humain. On doit donc dire aux mères infectées par le VIH-1 de ne pas allaiter si elles sont traitées par JULUCA.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de JULUCA n’ont pas été établies chez les patients de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques menées sur JULUCA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’évaluation de l’innocuité de JULUCA chez des patients infectés par le VIH-1 qui présentaient une suppression virologique et qui sont passés de leur traitement antirétroviral en cours à l’association de dolutégravir et de rilpivirine est fondée sur les principales analyses de données groupées à la 48e semaine provenant de deux études ouvertes identiques, internationales et multicentriques : SWORD-1 et SWORD-2, incluant un suivi additionnel jusqu’à la 148e semaine. Pour obtenir des détails sur les effets indésirables survenus pendant les études sur EDURANT ou TIVICAY, veuillez consulter la monographie de chacun des produits.
Au total, 1 024 patients adultes infectés par le VIH-1 qui recevaient un traitement antirétroviral suppressif stable (comprenant 2 INTI [inhibiteur nucléosidique de la transcriptase inverse] associé soit à un ITBI [inhibiteur de transfert de brin de l’intégrase], soit à un INNTI [inhibiteur non nucléosidique de la transcriptase inverse] soit à un IP [inhibiteur de la protéase]) ont été répartis aléatoirement pour recevoir un traitement. Les patients étaient répartis au hasard dans un rapport 1:1 pour poursuivre leur traitement antirétroviral alors en cours ou pour passer au traitement d’association par le dolutégravir et la rilpivirine une fois par jour (passage tôt). Les patients qui avaient été affectés initialement au groupe poursuivant son traitement antirétroviral en cours et qui présentaient toujours une suppression virologique à la 48e semaine sont passés à l’association dolutégravir et rilpivirine à la 52e semaine (passage tardif). Dans l’analyse des données groupées, jusqu’à la 48e semaine, le taux d’effets indésirables ayant mené à l’arrêt du traitement était de 4 % chez les patients recevant l’association dolutégravir et rilpivirine une fois par jour et inférieur à 1 % chez les patients ayant poursuivi leur traitement antirétroviral. Jusqu’à la 48e semaine, les affections psychiatriques étaient les effets indésirables ayant le plus souvent entraîné l’arrêt du traitement, à un taux de 2 % chez les patients recevant l’association dolutégravir et rilpivirine et inférieur à 1 % chez les patients ayant poursuivi leur traitement antirétroviral. Dans l’analyse des données groupées, jusqu’à la 148e semaine, le taux d’effets indésirables ayant mené à l’arrêt du traitement était de 8 %.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Il n’y a pas eu d’effet indésirable (EI) survenu en cours de traitement (grades 2 à 4) à une fréquence d’au moins 2 % dans l’un ou l’autre des groupes de traitement. Les EI (tous grades confondus) observés chez au moins 2 % des patients de l’un ou l’autre des groupes de traitement, d’après l’analyse des données groupées des essais SWORD-1 et SWORD-2, sont présentés au Tableau 2. Les EI observés dans le groupe recevant l’association dolutégravir et rilpivirine dans l’analyse des données groupées recueillies à la 48e semaine des essais cliniques de phase 3 étaient conformes au profil et à la gravité des effets indésirables de chacun des médicaments lorsqu’ils sont administrés en association avec d’autres antirétroviraux. On n’a observé aucun EI additionnel ni aucune augmentation de la fréquence ou de la gravité des EI dans le groupe recevant l’association dolutégravir et rilpivirine.
Tableau 2 Effets indésirables (grades 1 à 4) survenus durant le traitement et à une fréquence d’au moins 2 % chez les patients présentant une suppression virologique (analyses des données groupées recueillies à la 48e semaine)
| Classification par système et organe / Terme privilégié | SWORD 1 DTG plus RPV (n = 252) n (%) | SWORD 1 TAC (n = 256) n (%) | SWORD 2 DTG plus RPV (n = 261) n (%) | SWORD 2 TAC (n = 255) n (%) | DONNÉES GROUPÉES DTG plus RPV (n = 513) n (%) | DONNÉES GROUPÉES TAC (n = 511) n (%) |
Affectionsgastro-intestinales Diarrhée Distension abdominale Nausées Flatulences | 4 (2 %) 5 (2 %) 4 (2 %) 1 (< 1 %) | 1 (< 1 %) 0 0 0 | 4 (2 %) 2 (< 1 %) 3 (1 %) 5 (2 %) | 0 0 0 0 | 8 (2 %) 7 (1 %) 7 (1 %) 6 (1 %) | 1 (< 1 %) 0 0 0 |
Troubles généraux Fatigue | 5 (2 %) | 0 | 0 (0 %) | 0 | 5 (< 1 %) | 0 |
Affections du système nerveux Céphalées Étourdissements | 5 (2 %) 2 (< 1 %) | 0 1 (< 1 %) | 6 (2 %) 4 (2 %) | 0 0 | 11 (2 %) 6 (1 %) | 0 1 (< 1 %) |
DTG = dolutégravir; RPV = rilpivirine; TAC = traitement antirétroviral alors en cours
Dans l’analyse des données groupées à la 148e semaine, des nausées et des céphalées (tous grades confondus) ont été observées chez 2 % des patients (respectivement n = 8 et n = 11) qui recevaient l’association dolutégravir et rilpivirine depuis le début de l’étude.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les EI suivants sont survenus chez moins de 2 % des patients recevant l’association dolutégravir et rilpivirine ou au cours des études décrites dans la monographie de chaque médicament formant l’association, TIVICAY (dolutégravir) et EDURANT (rilpivirine). Certains effets ont été retenus en raison de leur gravité et du lien de causalité possible avec le médicament.
Affections gastro-intestinales : douleurs abdominales, gêne abdominale, flatulences, nausées, douleurs dans la partie supérieure de l’abdomen, vomissements
Troubles généraux : fatigue
Affections hépatobiliaires : cholécystite, cholélithiase, hépatite
Affections du système immunitaire : hypersensibilité, syndrome inflammatoire de reconstitution immunitaire
Troubles du métabolisme et de la nutrition : appétit diminué
Affections musculosquelettiques : myalgie, myosite
Affections du système nerveux : étourdissements, somnolence
Affections psychiatriques : anxiété, humeur dépressive, dépression, insomnie, rêves anormaux, troubles du sommeil, idées suicidaires ou tentative de suicide (particulièrement chez les patients ayant des antécédents de dépression ou de maladie psychiatrique)
Affections du rein et des voies urinaires : glomérulonéphrite extramembraneuse, glomérulonéphrite proliférative mésangiale, néphrolithiase, insuffisance rénale
Affections de la peau ou du tissu sous-cutané : prurit, éruption cutanée
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Il n’existe pas de données d’études cliniques sur JULUCA chez les enfants.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Des anomalies de résultats d’épreuves de laboratoire sélectionnées dont le grade s’est détérioré par rapport au début de l’étude et représentant le grade de toxicité le plus grave chez au moins 2 % des patients sont présentées au Tableau 3.
Tableau 3 Anomalies de résultats d’épreuves de laboratoire sélectionnées (grades 2 à 4; analyses des données groupées à la 48e semaine)
| Paramètre de laboratoire Terme privilégié | Dolutégravir et rilpivirine (n = 513) n (%) | Traitement antirétroviral alors en cours (n = 511) n (%) |
ALT Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 8 (2 %) 3 (< 1 %) | 4 (< 1 %) 3 (< 1 %) |
AST
| Paramètre de laboratoire Terme privilégié | Dolutégravir et rilpivirine (n = 513) n (%) | Traitement antirétroviral alors en cours (n = 511) n (%) |
| Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 5 (< 1 %) 3 (< 1 %) | 8 (2 %) 4 (< 1 %) |
Bilirubine totale Grade 2 (1,6-2,5 x LSN) Grades 3 et 4 (> 2,5 x LSN) | 11 (2 %) 0 | 18 (4 %) 13 (3 %) |
Créatine kinase Grade 2 (6,0-9,9 x LSN) Grades 3 et 4 (≥ 10,0 x LSN) | 4 (< 1 %) 6 (1 %) | 5 (< 1 %) 11 (2 %) |
Hyperglycémie Grade 2 (126-250 mg/dL) Grades 3 et 4 (> 250 mg/dL) | 21 (4 %) 5 (< 1 %) | 26 (5 %) 1 (< 1 %) |
Hypophosphatémie Grade 2 (0,45 < 0,65 mmol/L) Grade 3 et 4 (< 0,32 mmol/L) | 44 (9 %) 3 (< 1 %) | 79 (15 %) 11 (2 %) |
Lipase Grade 2 (> 1,5 -3,0 x LSN) Grades 3 et 4 (> 3,0 x LSN) | 25 (5 %) 11 (2 %) | 24 (5 %) 11 (2 %) |
LSN = limite supérieure de la normale
Jusqu’à la 148e semaine, pour les sujets des groupes combinés du passage tôt à l’association dolutégravir et rilpivirine et du passage tardif à l’association dolutégravir et rilpivirine, la majorité des toxicités biochimiques survenues après le début de l’étude étaient de grade 1 ou 2, et les proportions des sujets qui présentaient des toxicités biochimiques de grade 3 ou 4 étaient de 4 % ou moins.
Taux de lipides sériques : Aucune variation des profils lipidiques pertinente sur le plan clinique n’a été relevée tout au long des 48 semaines, ni après 48 semaines, dans l’un ou l’autre des groupes de traitement.
Variations des taux de créatinine sérique : Des augmentations des taux de créatinine sérique se sont produites au cours des quatre premières semaines de traitement par le dolutégravir et la rilpivirine et les valeurs sont demeurées stables jusqu’à la fin des 148 semaines de l’étude. Des variations moyennes (écart type) de 8,22 μmol/L (9,41) et de 9,86 μmol/L (10,40) par rapport aux valeurs initiales ont été respectivement observées après 48 semaines et 148 semaines de traitement. Ces variations sont liées à l’inhibition du transport actif et ne sont pas considérées comme pertinentes sur le plan clinique, car elles ne reflètent pas un changement dans le débit de filtration glomérulaire (voir 10.2 Pharmacodynamie, Effets sur la fonction rénale).
Lors du traitement par le dolutégravir et la rilpivirine, de légères hausses de la bilirubine totale (sans ictère clinique) ont été observées. Ces variations ne sont pas jugées pertinentes sur le plan clinique puisqu’elles reflètent vraisemblablement une compétition entre le dolutégravir et la bilirubine non conjuguée pour une voie de clairance commune (UGT1A1) (voir 10.3 Pharmacocinétique, Métabolisme).
Infection concomitante par le virus de l’hépatite B ou C : La fréquence des élévations de grade 1 des résultats des épreuves de la fonction hépatique observée chez les patients traités par le dolutégravir et la rilpivirine et co-infectés par le virus de l’hépatite C a été plus élevée que celle enregistrée chez les patients qui ne présentaient pas d’infection concomitante par le virus de l’hépatite C. JULUCA n’a pas fait l’objet d’études chez les patients ayant une infection concomitante par le virus de l’hépatite B.
Effets sur la densité minérale osseuse
La densité minérale osseuse moyenne a augmenté entre le début de l’étude et la 48e semaine chez les sujets qui sont passés d’un traitement antirétroviral contenant du fumarate de ténofovir disoproxil à l’association dolutégravir et rilpivirine (1,34 % pour la hanche totale et 1,46 % pour la colonne lombaire) comparativement à ceux qui ont poursuivi un traitement antirétroviral contenant du fumarate de ténofovir disoproxil (0,05 % pour la hanche totale et 0,15 % pour la colonne lombaire, p = 0,014 et p = 0,039, respectivement) dans le cadre d’une étude secondaire utilisant le test DEXA (absorptiométrie à rayons X à double énergie). La densité minérale osseuse à la colonne lombaire a diminué de 5 % ou plus chez 2 % des sujets recevant JULUCA et 5 % des sujets qui ont poursuivi leur traitement contenant du fumarate de ténofovir disoproxil. La portée clinique à long terme de ces variations de la densité minérale osseuse n’est pas connue.
Des fractures (sauf des doigts et des orteils) ont été signalées chez 3 (0,6 %) sujets qui sont passés à l’association dolutégravir et rilpivirine et chez 9 (1,8 %) sujets qui ont poursuivi leur traitement antirétroviral en cours pendant les 48 semaines.
Fonction surrénalienne
Dans l’analyse des résultats groupés des essais de phase 3 sur la rilpivirine, à la 96e semaine, le taux de cortisol basal a subi, par rapport à sa valeur initiale, une variation moyenne globale de -0,69 µg/dL (de -1,12 à 0,27) dans le groupe recevant la rilpivirine et de -0,02 µg/dL (de -0,48 à 0,44) dans le groupe recevant l’éfavirenz. La portée clinique du taux accru d’anomalies aux tests de stimulation par 250 µg d’ACTH dans le groupe rilpivirine est inconnue. Pour obtenir plus d’information, se reporter aux renseignements thérapeutiques sur EDURANT (rilpivirine).
8.5 Effets indésirables observés après la commercialisation
Ces effets ont été retenus en raison de leur gravité, de la fréquence de signalement ou du lien de causalité possible avec le traitement par le dolutégravir ou la rilpivirine, ou d’une combinaison de ces facteurs. Comme ces effets indésirables sont signalés sur une base volontaire par une population de taille inconnue, il est impossible d’en estimer la fréquence.
Affections hématologiques et du système lymphatique : anémie sidéroblastique. Des cas d’anémie sidéroblastique réversible ont été signalés avec des traitements contenant entre autres du dolutégravir (la contribution du dolutégravir dans ces cas est incertaine).
Affections hépatobiliaires : insuffisance hépatique aiguë, hépatotoxicité
Affections musculosquelettiques et du tissu conjonctif : arthralgie, myalgie
Affections du rein et des voies génito-urinaires : syndrome néphrotique
Affections de la peau et du tissu sous-cutané : réactions cutanées et d’hypersensibilité sévères incluant le syndrome DRESS (voir la section 7 Mises en garde et précautions)
Investigations : gain pondéral
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
JULUCA contient du dolutégravir et de la rilpivirine et toutes les interactions qui ont été relevées avec l’un ou l’autre des composants du médicament peuvent se produire lors du traitement par JULUCA. Il n’existe pas d’interactions significatives entre le dolutégravir et la rilpivirine. Comme JULUCA est un schéma complet, son administration concomitante avec d’autres médicaments antirétroviraux pour le traitement de l’infection par le VIH-1 n’est pas recommandée. L’information sur les interactions médicament-médicament possibles avec d’autres antirétroviraux n’est pas fournie. Pour en savoir plus sur ces interactions, veuillez consulter les monographies d’EDURANT et de TIVICAY.
9.4 Interactions médicament-médicament
In vitro, le dolutégravir a inhibé le transporteur de cation organique 2 (OCT2) du rein (CI50 = 1,93 μM) ainsi que les transporteurs d’efflux de toxine et de médicaments de type MATE1 (CI50 = 6,34 μM) et MATE2-K (CI50 = 24,8 μM). In vivo, le potentiel du dolutégravir à influer sur le transport des substrats des MATE2-K est plutôt faible. In vivo, le dolutégravir inhibe la sécrétion tubulaire de la créatinine, en raison de son inhibition de l’OCT2. Le dolutégravir pourrait augmenter les concentrations plasmatiques de médicaments dont l’excrétion dépend de l’OCT2 (p. ex., dofétilide, fampridine [aussi appelée dalfampridine] [voir la section 2 Contre-indications] et metformine) ou du MATE1 (voir le Tableau 4).
In vitro, le dolutégravir a inhibé les transporteurs basolatéraux du rein : transporteur d’anion organique OAT1 (CI50 = 2,12 μM) et OAT3 (CI50 = 1,97 μM). D’après la concentration plasmatique de dolutégravir libre, les modèles informatiques in silico et l’absence d’effet notable sur la pharmacocinétique in vivo des substrats des transporteurs OAT, le ténofovir et le para-aminohippurate, le dolutégravir a une faible tendance à provoquer des interactions médicamenteuses par l’inhibition des transporteurs du groupe OAT.
Effet d’autres agents sur la pharmacocinétique du dolutégravir ou de la rilpivirine
Dolutégravir
Le dolutégravir est métabolisé par l’intermédiaire de l’UGT1A1 et, dans une certaine mesure, par la CYP3A. Le dolutégravir étant aussi un substrat de l’UGT1A3, de l’UGT1A9, de la CYP3A4, de la glycoprotéine P et du BCRP in vitro, les médicaments qui exercent un effet inducteur sur ces enzymes et ces transporteurs peuvent provoquer une baisse des concentrations plasmatiques du dolutégravir et ainsi réduire l’effet thérapeutique de ce dernier.
L’administration concomitante de dolutégravir et d’autres médicaments inhibiteurs de l’UGT1A1, de l’UGT1A3, de l’UGT1A9, de la CYP3A4 et/ou de la glycoprotéine P peut avoir pour effet d’augmenter les concentrations plasmatiques du dolutégravir (voir le Tableau 4).
In vitro, le dolutégravir n’est pas un substrat des transporteurs OATP1B1, OATP1B3 ou OCT1 chez l’humain.
L’administration concomitante de dolutégravir et de produits contenant des cations polyvalents peut se traduire par une diminution de l’absorption du dolutégravir.
Rilpivirine
La rilpivirine est principalement métabolisée par l’isoenzyme CYP3A; ainsi, les médicaments inducteurs ou inhibiteurs de la CYP3A peuvent modifier la clairance de la rilpivirine (voir 10.3 Pharmacocinétique). L’administration concomitante de rilpivirine et de médicaments inducteurs de la CYP3A peut entraîner une diminution des concentrations plasmatiques de rilpivirine, ce qui pourrait réduire l’effet thérapeutique de celle-ci. L’administration concomitante de rilpivirine et de médicaments inhibiteurs de la CYP3A risque d’augmenter les concentrations plasmatiques de la rilpivirine.
L’administration concomitante de JULUCA et de médicaments qui augmentent le pH gastrique pourrait entraîner une baisse des concentrations plasmatiques de rilpivirine, une perte de réponse virologique et une possible résistance à la rilpivirine ou à la classe des INNTI.
Médicaments allongeant l’intervalle QT : Chez des sujets en bonne santé, la rilpivirine à 75 mg une fois par jour (3 fois la dose contenue dans JULUCA) et à 300 mg une fois par jour (12 fois la dose contenue dans JULUCA) a allongé l’intervalle QTc sur l’électrocardiogramme (voir la section 10.2 Pharmacodynamie, Effets sur l’électrocardiogramme). Il convient d’envisager des solutions de rechange à JULUCA en cas d’administration concomitante avec un médicament associé à un risque connu de torsades de pointes.
Interactions médicamenteuses établies ou potentielles
Des interactions établies et théoriques avec certains antirétroviraux et médicaments non antirétroviraux sont indiquées au Tableau 4. La liste des médicaments de ce tableau n’est pas exhaustive. Les recommandations sont fondées sur des études sur les interactions médicamenteuses ou sur des interactions possibles ou prévisibles en raison de l’ampleur prévue de l’interaction ou du risque d’effets indésirables graves ou de perte d’efficacité.
Tableau 4 Interactions médicament-médicament établies ou potentielles
Classe du médicament concomitant : Nom du médicament | Effet sur les concentrations du dolutégravir, de la rilpivirine ou du médicament concomitant* | Commentaire clinique |
| Antiarythmique : dofétilide | Effet du dolutégravir : Dofétilide ↑ | L’administration concomitante de JULUCA et de dofétilide est contre-indiquée, car des concentrations élevées de dofétilide risquent d’entraîner des effets toxiques pouvant mettre la vie du patient en danger. |
Inhibiteur des canaux potassiques : fampridine (aussi appelée dalfampridine) | Fampridine/ dalfampridine ↑ | L’administration concomitante avec JULUCA est contre-indiquée en raison du risque de convulsions associé à la fampridine/dalfampridine. |
Anticonvulsivants : carbamazépine, oxcarbazépine, phénytoïne, phénobarbital | Effet de la carbamazépine : Dolutégravir ↓ Rilpivirine ↓ | L’administration concomitante est contre-indiquée. |
Classe du médicament concomitant : Nom du médicament | Effet sur les concentrations du dolutégravir, de la rilpivirine ou du médicament concomitant* | Commentaire clinique |
Inhibiteurs de la pompe à protons : oméprazole† lansoprazole rabéprazole pantoprazole esoméprazole | Dolutégravir ↔ Rilpivirine ↓ (par l’oméprazole) Oméprazole ↓ (par la rilpivirine) | L’administration concomitante est contre-indiquée. |
Antagonistes des récepteurs H2 : famotidine† cimétidine nizatidine ranitidine | Dolutégravir ↔ Famotidine prise 12 h avant la rilpivirine : Rilpivirine ↔ Famotidine prise 2 h avant la rilpivirine : Rilpivirine ↓ Famotidine prise 4 h après la rilpivirine : Rilpivirine ↔ | JULUCA doit être administré au moins 4 heures avant ou au moins 12 heures après un antagoniste des récepteurs H2. |
Antiacides (p. ex., hydroxyde d’aluminium ou de magnésium et/ou carbonate de calcium) | Dolutégravir ↓ Rilpivirine ↓ | JULUCA doit être administré au moins 4 heures avant ou 6 heures après la prise d’antiacides. |
Médicaments contenant des cations polyvalents (p. ex., Mg ou Al) : Produitsb ou laxatifs contenant des cations Sucralfate Médicaments tamponnés | Dolutégravir ↓ | JULUCA doit être administré au moins 4 heures avant ou 6 heures après la prise de produits contenant des cations polyvalents. |
Suppléments de calcium et de fer, incluant des multivitamines contenant du calcium ou du ferb (non antiacides) | Calcium : dolutégravir ↓ Fer : dolutégravir ↓ | JULUCA et les suppléments de calcium et/ou de fer ou les multivitamines qui contiennent du calcium et/ou du fer peuvent être pris en même temps si le patient les ingère avec de la nourriture. Chez le patient à jeun, JULUCA doit être pris au moins 4 heures avant ou 6 heures après la prise de suppléments de calcium ou de fer (non antiacides). |
Classe du médicament concomitant : Nom du médicament | Effet sur les concentrations du dolutégravir, de la rilpivirine ou du médicament concomitant* | Commentaire clinique |
| Antidiabétiques : metformineb | Administration en concomitance avec le dolutégravir : Metformine ↑ Administration en concomitance avec la rilpivirine : Metformine ↔ | Envisager d’ajuster la dose de metformine au moment d’entreprendre ou d’arrêter le traitement concomitant afin de conserver la maîtrise de la glycémie. |
| Rifampicine† Rifapentine | Dolutégravir ↓ Rifampicine ↔ Rilpivirine ↓ | L’administration concomitante est contre-indiquée. |
| Antimycobactériens : rifabutineb | Dolutégravir ↔ Rifabutine ↔ Rilpivirine ↓ | La rifabutine a diminué les concentrations plasmatiques de rilpivirine. Un comprimé additionnel de rilpivirine à 25 mg doit être pris avec JULUCA une fois par jour avec un repas lorsque la rifabutine est administrée en concomitance. |
| Dexaméthasone (à action générale, sauf dans le cas où une seule dose est administrée) | Rilpivirine ↓ Dolutégravir ↔ | L’administration concomitante est contre-indiquée, sauf dans le cas où une seule dose est administrée. |
| Analgésiques narcotiques : méthadoneb | Effet du dolutégravir : Méthadone ↔ Effet de la rilpivirine : R(-), S(+) méthadone ↓ | Aucun ajustement posologique n’est nécessaire. Cependant, il est recommandé d’exercer une surveillance clinique, car il peut être nécessaire d’ajuster le traitement d’entretien par la méthadone chez certains patients. |
Antifongiques azolés : kétoconazole† fluconazole itraconazole posaconazole voriconazole | Dolutégravir ↔ Rilpivirine ↑ Kétoconazole ↓ | Aucun ajustement posologique n’est nécessaire. |
Antibiotiques de type macrolide ou kétolide : clarithromycine érythromycine télithromycine | Dolutégravir ↔ Rilpivirine ↑ | Aucun ajustement posologique n’est nécessaire. |
Légende : ↑ = augmentation; ↓ = diminution; ↔ = aucune variation significative
† Cette étude sur les interactions a été effectuée en utilisant une dose de rilpivirine supérieure à la dose recommandée afin d’évaluer l’effet maximal sur le médicament administré en concomitance.
b Voir les Tableaux 5 à 8 pour connaître l’ampleur de l’interaction.
Les effets du DTG et de la RPV sur l’exposition aux médicaments administrés en concomitance sont présentés au Tableau 5 et au Tableau 7, respectivement. Les effets des médicaments administrés en concomitance sur l’exposition au DTG et à la RPV sont présentés au Tableau 6 et au Tableau 8, respectivement.
Tableau 5 Résumé de l’effet du dolutégravir sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans dolutégravir Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Daclatasvir 60 mg, 1 fois par jour | 50 mg 1 fois par jour | 12 | 1,06 (de 0,88 à 1,29) | 0,98 (de 0,83 à 1,15) | 1,03 (de 0,84 à 1,25) |
| Éthinylœstradiol 0,035 mg | 50 mg 2 fois par jour | 15 | 1,02 (de 0,93 à 1,11) | 1,03 (de 0,96 à 1,11) | 0,99 (de 0,91 à 1,08) |
Méthadone de 16 à 150 mg | 50 mg 2 fois par jour | 12 | 0,99 (de 0,91 à 1,07) | 0,98 (de 0,91 à 1,06) | 1,00 (de 0,94 à 1,06) |
| Midazolam 3 mg | 25 mg 1 fois par jour | 10 | _ | 0,95 (de 0,79 à 1,15) | _ |
| Norgestimate 0,25 mg | 50 mg 2 fois par jour | 15 | 0,93 (de 0,85 à 1,03) | 0,98 (de 0,91 à 1,04) | 0,89 (de 0,82 à 0,97) |
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,21 (de 1,07 à 1,38) | 1,06 (de 0,98 à 1,16) | 1,10 (de 0,99 à 1,22) |
Metformine 500 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | _ | 1,79 (de 1,65 à 1,93) | 1,66 (de 1,53 à 1,81) |
Metformine 500 mg, 2 fois par jour | 50 mg 2 fois par jour | 14 | _ | 2,45 (de 2,25 à 2,66) | 2,11 (de 1,91 à 2,33) |
Tableau 6 Résumé de l’effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques du dolutégravir
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
| Maalox® | 50 mg dose unique | 16 | 0,26 (de 0,21 à 0,31) | 0,26 (de 0,22 à 0,32) | 0,28 (de 0,23 à 0,33) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Maalox® 2 heures après le dolutégravir | 50 mg dose unique | 16 | 0,70 (de 0,58 à 0,85) | 0,74 (de 0,62 à 0,90) | 0,82 (de 0,69 à 0,98) |
| Carbonate de calcium 1 200 mg, administration simultanée (à jeun) | 50 mg dose unique | 12 | 0,61 (de 0,47 à 0,80) | 0,61 (de 0,47 à 0,80) | 0,63 (de 0,50 à 0,81) |
| Carbonate de calcium 1 200 mg, administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 1,08 (de 0,81 à 1,42) | 1,09 (de 0,84 à 1,43) | 1,07 (de 0,83 à 1,38) |
| Carbonate de calcium 1 200 mg, 2 heures après le dolutégravir | 50 mg dose unique | 11 | 0,90 (de 0,68 à 1,19) | 0,94 (de 0,72 à 1,23) | 1,00 (de 0,78 à 1,29) |
| Fumarate ferreux 324 mg, administration simultanée (à jeun) | 50 mg dose unique | 11 | 0,44 (de 0,36 à 0,54) | 0,46 (de 0,38 à 0,56) | 0,43 (de 0,35 à 0,52) |
Fumarate ferreux 324 mg, administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 1,00 (de 0,81 à 1,23) | 0,98 (de 0,81 à 1,20) | 1,03 (de 0,84 à 1,26) |
Fumarate ferreux 324 mg, 2 heures après le dolutégravir | 50 mg dose unique | 10 | 0,92 (de 0,74 à 1,13) | 0,95 (de 0,77 à 1,15) | 0,99 (de 0,81 à 1,21) |
Multivitamines Un comprimé, 1 fois par jour | 50 mg dose unique | 16 | 0,68 (de 0,56 à 0,82) | 0,67 (de 0,55 à 0,81) | 0,65 (de 0,54 à 0,77) |
Oméprazole 40 mg, 1 fois par jour | 50 mg dose unique | 12 | 0,95 (de 0,75 à 1,21) | 0,97 (de 0,78 à 1,20) | 0,92 (de 0,75 à 1,11) |
Prednisone 60 mg, 1 fois par jour avec diminution graduelle | 50 mg 1 fois par jour | 12 | 1,17 (de 1,06 à 1,28) | 1,11 (de 1,03 à 1,20) | 1,06 (de 0,99 à 1,14) |
Rifampicinea 600 mg, 1 fois par jour | 50 mg 2 fois par joura | 11 | 0,28 (de 0,23 à 0,34) | 0,46 (de 0,38 à 0,55) | 0,57 (de 0,49 à 0,65) |
Rifampicineb 600 mg, 1 fois par jour | 50 mg 2 fois par jourb | 11 | 1,22 (de 1,01 à 1,48) | 1,33 (de 1,15 à 1,53) | 1,18 (de 1,03 à 1,37) |
Rifabutine 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 9 | 0,70 (de 0,57 à 0,87) | 0,95 (de 0,82 à 1,10) | 1,16 (de 0,98 à 1,37) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,22 (de 1,15 à 1,30) | 1,12 (de 1,05 à 1,19) | 1,13 (de 1,06 à 1,21) |
Carbamazépine 300 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | 0,27 (de 0,24 à 0,31) | 0,51 (de 0,48 à 0,55) | 0,67 (de 0,61 à 0,73) |
Daclatasvir 60 mg, 1 fois par jour | 50 mg 1 fois par jour | 12 | 1,45 (de 1,25 à 1,68) | 1,33 (de 1,11 à 1,59) | 1,29 (de 1,07 à 1,57) |
a Comparaison entre la rifampicine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour, et le dolutégravir à 50 mg, 2 fois par jour.
b Comparaison entre la rifampicine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour, et le dolutégravir à 50 mg, 1 fois par jour.
Tableau 7 Résumé de l’effet de la rilpivirine sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans EDURANT Absence d’effet = 1,00 | ||
| Cmin | ASC | Cmax | |||
| Acétaminophène 500 mg, dose unique | 150 mg 1 fois par joura | 16 | n.d. | 0,91 (de 0,86 à 0,97) | 0,97 (de 0,86 à 1,10) |
Atorvastatine 40 mg, 1 fois par jour | 150 mg 1 fois par joura | 16 | 0,85 (de 0,69 à 1,03) | 1,04 (de 0,97 à 1,12) | 1,35 (de 1,08 à 1,68) |
Chlorzoxazone 500 mg, dose unique prise 2 heures après la rilpivirine | 150 mg 1 fois par joura | 16 | n.d. | 1,03 (de 0,95 à 1,13) | 0,98 (de 0,85 à 1,13) |
Digoxine 0,5 mg, dose unique | 25 mg 1 fois par jour | 22 | n.d. | 0,98 (de 0,93 à 1,04)c | 1,06 (de 0,97 à 1,17) |
Éthinylœstradiol 0,035 mg, 1 fois par jour Noréthindrone 1 mg, 1 fois par jour | 25 mg 1 fois par jour | 17 | 1,09 (de 1,03 à 1,16) 0,99 (de 0,90 à 1,08) | 1,14 (de 1,10 à 1,19) 0,89 (de 0,84 à 0,94) | 1,17 (de 1,06 à 1,30) 0,94 (de 0,83 à 1,06) |
Kétoconazole 400 mg, 1 fois par jour | 150 mg 1 fois par joura | 14 | 0,34 (de 0,25 à 0,46) | 0,76 (de 0,70 à 0,82) | 0,85 (de 0,80 à 0,90) |
Méthadone
de 60 à 100 mg, 1 fois par
jour, dose personnalisée
25 mg
1 fois par jour
13
R(-) méthadone 0,78
(de 0,67 à 0,91)
0,84
(de 0,74 à 0,95)
0,86
(de 0,78 à 0,95)
Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans EDURANT Absence d’effet = 1,00 | ||
| Cmin | ASC | Cmax | |||
| S(+) méthadone | 0,79 (de 0,67 à 0,92) | 0,84 (de 0,74 à 0,96) | 0,87 (de 0,78 à 0,97) | ||
Metformine 850 mg, dose unique | 25 mg 1 fois par jour | 20 | n.d. | 0,97 (de 0,90 à 1,06)b | 1,02 (de 0,95 à 1,10) |
Oméprazole 20 mg, 1 fois par jour | 150 mg 1 fois par joura | 15 | n.d. | 0,86 (de 0,76 à 0,97) | 0,86 (de 0,68 à 1,09) |
Rifabutine 300 mg, 1 fois par jour | 150 mg 1 fois par joura | 17 | 1,01 (de 0,94 à 1,09) | 1,03 (de 0,97 à 1,09) | 1,03 (de 0,93 à 1,14) |
Rifampicine 600 mg, 1 fois par jour | 150 mg 1 fois par joura | 16 | n.d. | 0,99 (de 0,92 à 1,07) | 1,02 (de 0,93 à 1,12) |
Sildénafil 50 mg, dose unique | 75 mg 1 fois par joura | 16 | n.d. | 0,97 (de 0,87 à 1,08) | 0,93 (de 0,80 à 1,08) |
IC = intervalle de confiance; n = nombre maximal de patients avec données; n.d. = non disponible a Cette étude sur les interactions a été effectuée en utilisant une dose de rilpivirine supérieure à la dose recommandée (25 mg, 1 fois par jour) afin d’évaluer l’effet maximal sur le médicament administré en concomitance. b N (nombre maximal de patients avec données) pour une ASC(0-∞) = 15
c ASC(0-dernière)
Tableau 8 Résumé de l’effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques de la rilpivirine
Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques de la rilpivirine avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cmin | ASC | Cmax | |||
| Acétaminophène 500 mg, dose unique | 150 mg 1 fois par joura | 16 | 1,26 (de 1,16 à 1,38) | 1,16 (de 1,10 à 1,22) | 1,09 (de 1,01 à 1,18) |
Atorvastatine 40 mg, 1 fois par jour | 150 mg 1 fois par joura | 16 | 0,90 (de 0,84 à 0,96) | 0,90 (de 0,81 à 0,99) | 0,91 (de 0,79 à 1,06) |
Chlorzoxazone 500 mg, dose unique prise 2 heures après la rilpivirine | 150 mg 1 fois par joura | 16 | 1,18 (de 1,09 à 1,28) | 1,25 (de 1,16 à 1,35) | 1,17 (de 1,08 à 1,27) |
Éthinylœstradiol- noréthindrone 0,035 mg, 1 fois par jour/ 1 mg, 1 fois par jour | 25 mg 1 fois par jour | 15 | ↔b | ↔b | ↔b |
Famotidine 40 mg, dose unique prise 12 heures avant la rilpivirine | 150 mg, dose uniquea | 24 | n.d. | 0,91 (de 0,78 à 1,07) | 0,99 (de 0,84 à 1,16) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques de la rilpivirine avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cmin | ASC | Cmax | |||
Famotidine 40 mg, dose unique prise 2 heures avant la rilpivirine | 150 mg, dose uniquea | 23 | n.d. | 0,24 (de 0,20 à 0,28) | 0,15 (de 0,12 à 0,19) |
Famotidine 40 mg, dose unique prise 4 heures après la rilpivirine | 150 mg, dose uniquea | 24 | n.d. | 1,13 (de 1,01 à 1,27) | 1,21 (de 1,06 à 1,39) |
Kétoconazole 400 mg, 1 fois par jour | 150 mg 1 fois par jourb | 15 | 1,76 (de 1,57 à 1,97) | 1,49 (de 1,31 à 1,70) | 1,30 (de 1,13 à 1,48) |
Méthadone de 60 à 100 mg, 1 fois par jour, dose personnalisée | 25 mg 1 fois par jour | 12 | ↔b | ↔b | ↔b |
Oméprazole 20 mg, 1 fois par jour | 150 mg 1 fois par joura | 16 | 0,67 (de 0,58 à 0,78) | 0,60 (de 0,51 à 0,71) | 0,60 (de 0,48 à 0,73) |
Rifabutine 300 mg, 1 fois par jour | 25 mg 1 fois par jour | 18 | 0,52 (de 0,46 à 0,59) | 0,58 (de 0,52 à 0,65) | 0,69 (de 0,62 à 0,76) |
Rifabutine 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 18 | 0,93 (de 0,85 à 1,01) | 1,16 (de 1,06 à 1,26) | 1,43 (de 1,30 à 1,56) |
| (par rapport à la rilpivirine à une dose de 25 mg une fois par jour en monothérapie) | |||||
Rifampicine 600 mg, 1 fois par jour | 150 mg 1 fois par joura | 16 | 0,11 (de 0,10 à 0,13) | 0,20 (de 0,18 à 0,23) | 0,31 (de 0,27 à 0,36) |
Sildénafil 50 mg, dose unique | 75 mg 1 fois par joura | 16 | 1,04 (de 0,98 à 1,09) | 0,98 (de 0,92 à 1,05) | 0,92 (de 0,85 à 0,99) |
IC = intervalle de confiance; n = nombre maximal de patients avec données; n.d. = non disponible; ↔ = aucune variation a Cette étude sur les interactions a été effectuée en utilisant une dose de rilpivirine supérieure à la dose recommandée (25 mg, 1 fois par jour) afin d’évaluer l’effet maximal sur le médicament administré en concomitance. b Comparaison en fonction de témoins historiques
9.5 Interactions médicament-aliment
Il faut prendre JULUCA avec un repas afin d’atteindre une concentration plasmatique optimale de rilpivirine. Une boisson nutritive ou un substitut de repas riche en protéines ne sont pas considérés comme des équivalents d’un repas (voir la section 10 Pharmacologie clinique). L’effet d’un repas riche en matières grasses et en calories sur l’absorption du dolutégravir et de la rilpivirine administrés en comprimé d’association à dose fixe n’a pas été évalué dans le cadre d’une étude bien conçue.
9.6 Interactions médicament-plante médicinale
L’administration concomitante de JULUCA et de produits contenant du millepertuis peut significativement diminuer les concentrations plasmatiques du dolutégravir et de la rilpivirine, ce qui entraîne une perte de leur effet thérapeutique. Il est contre-indiqué d’administrer concurremment JULUCA et des produits contenant du millepertuis.
9.7 Interactions médicament-examens de laboratoire
Aucun effet du médicament sur les épreuves de laboratoire n’a été mis en évidence.
10 Pharmacologie clinique
10.1 Mode d’action
Le dolutégravir inhibe l’intégrase du VIH en se liant au site actif de l’intégrase et en bloquant l’étape du transfert de brin de l’intégration de l’acide désoxyribonucléique (ADN) rétroviral, essentielle au cycle de réplication du VIH. Les CI50 obtenues au cours d’essais biochimiques de transfert de brin utilisant l’intégrase du VIH-1 purifiée et un substrat d’ADN prétraité ont été de 2,7 et de 12,6 nM. In vitro, le dolutégravir se dissocie lentement du site actif du complexe intégrase-ADN de type sauvage (t½ de 71 heures).
La rilpivirine est un inhibiteur non nucléosidique de la transcriptase inverse (INNTI) du VIH-1 de la classe des diarylpyrimidines. L’activité de la rilpivirine est médiée par l’inhibition non concurrentielle de la transcriptase inverse (TI) du VIH-1. La rilpivirine n’inhibe pas les ADN polymérases cellulaires humaines α, β ou γ.
10.2 Pharmacodynamie
Au cours d’un essai de détermination de la dose avec répartition aléatoire, on a observé chez des sujets infectés par le VIH-1 traités par le dolutégravir en monothérapie une activité antivirale rapide et proportionnelle à la dose, se traduisant par des baisses moyennes du taux d’ARN du VIH-1 de 1,5, de 2,0 et de 2,5 log10 pour le dolutégravir administré à 2 mg, à 10 mg et à 50 mg, 1 fois par jour, respectivement, entre le début et le 11e jour de l’essai. Cette réponse antivirale a été maintenue pendant 3 à 4 jours après la prise de la dernière dose dans le groupe recevant la dose de 50 mg.
Effets sur l’électrocardiogramme
Dolutégravir
Dans le cadre d’un essai avec répartition aléatoire, permutation et contrôle par placebo, 42 sujets en santé ont reçu par voie orale en doses uniques un placebo, du dolutégravir à 250 mg en suspension (exposition environ 3 fois supérieure à celle d’une dose uniquotidienne de 50 mg à l’état d’équilibre) et de la moxifloxacine (400 mg, témoin actif) en ordre aléatoire. Le dolutégravir n’a pas allongé l’intervalle QTc pendant 24 heures après la prise de la dose. Après ajustement initial et en fonction du placebo, la variation moyenne maximale de l’intervalle QTc corrigé selon la méthode Fridericia (QTcF) a été de 1,99 ms (limite supérieure de l’IC unilatéral à 95 % : 4,53 ms).
Rilpivirine
L’effet de la rilpivirine administrée à la dose recommandée de 25 mg, une fois par jour, sur l’intervalle QTcF a été évalué dans le cadre d’une étude avec répartition aléatoire, permutation et contrôle par placebo et témoin actif (moxifloxacine à 400 mg, une fois par jour), menée auprès de 60 adultes en santé. La rilpivirine à raison de 25 mg, une fois par jour, n’est pas associée à un effet sur l’intervalle QTc pertinent sur le plan clinique. Les différences maximales moyennes de l’intervalle QTcF appariées dans le temps (limite supérieure de l’IC à 95 %) après correction initiale étaient de 2,0 (5,0) ms, par rapport au placebo (soit une valeur inférieure au seuil préoccupant sur le plan clinique).
Lorsque la rilpivirine administrée à des doses suprathérapeutiques de 75 mg et de 300 mg, une fois par jour, a été étudiée chez des adultes en santé, les différences maximales moyennes de l’intervalle QTcF appariées dans le temps (limite supérieure de l’intervalle de confiance à 95 %) après correction initiale étaient de 10,7 (15,3) et de 23,3 (28,4) ms, respectivement, par rapport au placebo. L’administration de rilpivirine à 75 mg et à 300 mg, une fois par jour, à l’état d’équilibre, a entraîné une Cmax moyenne de 2,6 fois et de 6,7 fois supérieures, respectivement, à la Cmax moyenne à l’état d’équilibre observée à la dose de 25 mg de rilpivirine une fois par jour.
Effets sur la fonction rénale
L’effet du dolutégravir sur la clairance de la créatinine sérique (ClCr), le débit de filtration glomérulaire (DFG) mesuré à l’aide d’iohéxol et le flux plasmatique rénal efficace (FPRE) mesuré à l’aide de para-aminohippurate (PAH) a été évalué lors d’une étude contrôlée par placebo, comportant trois groupes de traitement, menée en mode ouvert et en parallèle après répartition aléatoire de 37 sujets en santé, à qui l’on a administré du dolutégravir à 50 mg, 1 fois par jour (n = 12), à 50 mg, 2 fois par jour (n = 13) ou un placebo, 1 fois par jour (n = 12) pendant 14 jours. Une légère diminution de la ClCr a été observée avec le dolutégravir dans la première semaine de traitement, ce qui était conforme avec celle observée dans les études cliniques. Le dolutégravir aux deux doses administrées n’a pas exercé d’effet significatif sur le DFG ni sur le FPRE. Ces données corroborent les résultats des études in vitro, ce qui laisse supposer que les faibles augmentations de la créatinine observées lors des études cliniques sont dues à l’inhibition non pathologique du transporteur de cation organique 2 (OCT2), dans les tubules rénaux proximaux, qui intervient dans la sécrétion tubulaire de la créatinine.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques des composants de JULUCA sont présentées au Tableau 9.
Tableau 9 Propriétés pharmacocinétiques des composants de JULUCA
| Dolutégravir | Rilpivirine | |
| Absorption | ||
| ASCTa (ng.h/mL) | 68 166,3 (24,4) | 3 349,4 (36,5) |
| Cmaxa (ng/mL) | 3 703,3 (17,5) | 100,1 (33,6) |
| Tmax (h)b | 3,0 (0,5 – 6,0) | 4,0 (1,0 – 9,0) |
| Effet d’un repas à teneur modérée en matières grasses (comparativement à l’état à jeun) sur l’ASC (%)c | 187,5 (154,7 à 227,4) | 157,1 (123,6 – 199,8) |
| Effet d’un repas à teneur modérée en matières grasses (comparativement à l’état à jeun) sur la Cmax (%)c | 174,9 (140,3 – 218,1) | 189,1 (133,9 – 266,9) |
Effet d’un repas riche en matières grasses (comparativement à l’état à jeun) Non évaluéd | ||
| Distribution | ||
| % de liaison aux protéines plasmatiques humaines | ~99 | ~99 |
| Sources de données sur la liaison aux protéines | in vitro | in vitro |
| Rapport sang:plasma | 0,5 | 0,7 |
| Métabolisme | ||
| Principales voies de métabolisme | UGT1A1 CYP3A (mineure) | CYP3A |
| Élimination | ||
| Principale voie d’élimination | Métabolisme | Métabolisme |
| t½ (h)a | 15,0 (19,2 %) | 59,2 (45,7) |
| Dolutégravir | Rilpivirine | |
| % de la dose excrétée au total sous forme de 14C (médicament inchangé) dans l’urinee | 31 (< 1) | 6,5 (< 1) |
| % de la dose excrétée au total sous forme de 14C (médicament inchangé) dans les fècese | 64 (53) | 85 (25) |
a Moyenne arithmétique (CV en %) après l’administration d’une dose unique avec un repas à teneur modérée en matières grasses (voir la section 14.2 Études de biodisponibilité comparatives). Repas à teneur modérée en matières grasses [~625 kcal : 125 kcal de protéines (20 %), 300 kcal de glucides (48 %) et 200 kcal de matières grasses (32 %)]. ASCT – ASC0-120 pour le dolutégravir et ASC0-264 pour la rilpivirine.
b Médiane après l’administration d’une dose unique avec un repas à teneur modérée en matières grasses (voir la section 14.2 Études de biodisponibilité comparatives).
c Rapport des moyennes géométriques (avec nourriture/à jeun) (intervalle en confiance à 90 %). Repas à teneur modérée en matières grasses = ~625 kcal, 32 % de matières grasses.
d L’effet d’un repas riche en matières grasses et en calories sur l’absorption du dolutégravir et de la rilpivirine administrés en comprimé d’association à dose fixe n’a pas été évalué dans le cadre d’une étude bien conçue. e Posologie dans les études sur le bilan massique : administration d’une dose unique de [14C] dolutégravir ou de [14C] rilpivirine.
Le comprimé JULUCA pris avec un repas à teneur modérée en matières grasses [environ 625 kcal, 32 % de matières grasses] est bioéquivalent aux comprimés de dolutégravir à 50 mg et de rilpivirine à 25 mg administrés ensemble avec un repas (voir la section 14.2 Études de biodisponibilité comparatives).
Absorption : Après administration orale de JULUCA avec un repas à teneur modérée en matières grasses, le dolutégravir est absorbé en un Tmax médian de 3 heures et la rilpivirine, dans un Tmax médian de 4 heures (voir la section 14.2 Études de biodisponibilité comparatives).
La biodisponibilité absolue du dolutégravir ou de la rilpivirine n’a pas été établie.
Effet des aliments sur l’absorption orale
Il convient de prendre JULUCA avec un repas. Lorsque JULUCA était pris avec un repas, l’absorption du dolutégravir et de la rilpivirine était accrue. Les repas à teneur modérée en matières grasses ont augmenté l’ASC(0-∞) du dolutégravir d’environ 87 % et sa Cmax d’environ 75 %. Après un repas à teneur modérée en matières grasses, l’ASC(0-∞) de la rilpivirine a été augmentée de 57 % et sa Cmax, de 89 %, comparativement à l’état à jeun.
Administré en dose unique sous la forme de comprimés TIVICAY - la consommation d’aliments augmente le degré d’absorption du dolutégravir et ralentit sa vitesse d’absorption. La biodisponibilité du dolutégravir dépend du contenu du repas : les repas à teneurs faible, modérée et élevée en matières grasses ont augmenté l’ASC(0-∞) du dolutégravir de 33 %, de 41 % et de 66 %, et sa Cmax de 46 %, de 52 % et de 67 %, et a prolongé le Tmax, qui était de 2 heures à l’état à jeun, jusqu’à 3, 4 et 5 heures, respectivement. Ces augmentations ne sont pas significatives sur le plan clinique.
Administrée en dose unique sous la forme de comprimés EDURANT- l’exposition à la rilpivirine était inférieure d’environ 40 % lorsqu’elle était prise à jeun comparativement à une prise avec un repas à teneur calorique standard (533 kcal) ou un repas riche en matières grasses et en calories (928 kcal). Lorsque la rilpivirine n’était administrée qu’avec une boisson nutritive riche en protéines, l’exposition était de 50 % moins élevée que lorsqu’elle était prise avec un repas. Par conséquent, pour une exposition optimale, EDURANT doit être pris avec un repas (voir la section 4 Posologie et administration).
L’effet d’un repas riche en matières grasses et en calories sur l’absorption du dolutégravir et de la rilpivirine administrés en comprimé d’association à dose fixe n’a pas été évalué dans le cadre d’une étude bien conçue.
Distribution : Le dolutégravir se lie dans une proportion élevée (≥ 98,9 %) aux protéines plasmatiques humaines, d’après les données in vivo, et sa liaison est indépendante de sa concentration plasmatique. D’après les résultats d’une analyse pharmacocinétique de population, le volume apparent de distribution (Vd/F) suivant l’administration par voie orale de 50 mg 1 fois par jour du médicament a été estimé à 17,4 L. La rilpivirine est fortement liée (dans une proportion d’environ 99,7 %) aux protéines plasmatiques in vitro, principalement à l’albumine.
Liquide céphalorachidien (LCR)
Chez 12 sujets n’ayant jamais été traités qui ont reçu le dolutégravir et l’association abacavir-lamivudine, la concentration médiane du dolutégravir dans le LCR s’est établie à 18 ng/mL (de 4 à 23 ng/mL) de 2 à 6 heures après l’administration de la dose, après 2 semaines de traitement. La pertinence clinique de ce résultat n’a pas été établie.
Métabolisme : Le dolutégravir est principalement métabolisé par l’intermédiaire de l’UGT1A1 et, dans une faible mesure, de la CYP3A (9,7 % de la dose totale administrée dans le cadre d’une étude du bilan massique chez l’humain). Le dolutégravir est le composé prédominant en circulation dans le plasma; l’élimination rénale du médicament sous forme inchangée est faible (< 1 % de la dose).
Les expériences in vitro indiquent que la rilpivirine subit essentiellement un métabolisme oxydatif dépendant du système enzymatique 3A du cytochrome P450 (CYP3A).
Élimination : La demi-vie terminale du dolutégravir est d’environ 14 heures. Une fraction de 53 % de la dose orale totale est excrétée sous forme inchangée dans les fèces. On ignore si cette fraction éliminée, en tout ou en partie, est due à la non-absorption du médicament ou à l’excrétion biliaire du glucuroconjugué qui peut être davantage dégradé pour former le composé d’origine dans la lumière intestinale.
La demi-vie d’élimination terminale de la rilpivirine est d’environ 45 heures. Après l’administration orale d’une dose unique de rilpivirine marquée au carbone 14 ([14C]-rilpivirine), une fraction moyenne de 85 % et de 6,1 % du marqueur radioactif était récupérée dans les fèces et l’urine, respectivement. Dans les fèces, la rilpivirine sous forme inchangée correspondait à une fraction moyenne de 25 % de la dose administrée. Seules des traces de rilpivirine inchangée (< 1 % de la dose totale) ont été détectées dans l’urine.
Populations et états pathologiques particuliers
Enfants et adolescents : JULUCA n’a pas été étudié chez l’enfant.
Personnes âgées : Une analyse pharmacocinétique de population utilisant des données provenant d’adultes infectés par le VIH-1 a révélé que l’âge n’avait pas d’effet cliniquement pertinent sur l’exposition au dolutégravir ou à la rilpivirine. Les données pharmacocinétiques dont on dispose pour les patients âgés de plus de 65 ans sont limitées.
Sexe : Des analyses pharmacocinétiques de population ont révélé que le sexe n’avait pas d’effet cliniquement pertinent sur l’exposition au dolutégravir ou à la rilpivirine.
Grossesse ou allaitement :
Grossesse et période postpartum
Après la prise de 25 mg de rilpivirine une fois par jour dans le cadre d’un traitement antirétroviral, l’exposition à la rilpivirine totale a été inférieure pendant la grossesse (similaire dans les 2e et 3e trimestres) comparativement à la période postpartum. Pour ce qui est de la rilpivirine libre (active), la diminution des paramètres pharmacocinétiques observée entre la grossesse et la période postpartum a été moins prononcée que celle observée avec la rilpivirine totale. Chez les femmes qui ont reçu 25 mg de rilpivirine une fois par jour pendant le 2e trimestre de grossesse, les valeurs intra-individuelles moyennes de la Cmax, de l’ASC24h et de la Cmin pour la rilpivirine totale ont été respectivement de 21 %, 29 % et 35 % inférieures aux valeurs observées dans la période postpartum; au cours du 3e trimestre de grossesse, les valeurs de la Cmax, de l’ASC24h et de la Cmin ont été respectivement de 20 %, 31 % et 42 % inférieures à celles observées dans la période postpartum. Il n’existe aucune donnée pharmacocinétique sur l’emploi du dolutégravir pendant la grossesse.
Polymorphisme génétique : Dans le cadre d’une méta-analyse effectuée à partir d’échantillons pharmacogénomiques prélevés lors d’études cliniques chez des sujets en santé, les sujets ayant les génotypes d’UGT1A1 (n = 7) conférant un piètre métabolisme du dolutégravir présentaient une clairance du dolutégravir 32 % plus faible et une ASC 46 % plus élevée comparativement aux sujets ayant des génotypes associés à un métabolisme normal par l’intermédiaire de l’UGT1A1 (n = 41). Les paramètres pharmacocinétiques de la rilpivirine ne devraient pas être modifiés par les polymorphismes dans les enzymes qui interviennent dans le métabolisme des médicaments.
Origine ethnique : Les analyses pharmacocinétiques de population du dolutégravir et de la rilpivirine chez les patients infectés par le VIH ont indiqué que la race n’avait pas d’effet cliniquement pertinent sur l’exposition au dolutégravir ou à la rilpivirine.
Insuffisance hépatique : Le dolutégravir et la rilpivirine sont principalement métabolisés et éliminés par le foie. Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). Dans une étude ayant comparé 8 patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) à 8 adultes témoins en santé appariés, l’exposition à une dose unique de 50 mg de dolutégravir était similaire entre les deux groupes. Dans le cadre d’une étude ayant comparé 8 patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) à 8 témoins appariés, ainsi que 8 patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) à 8 témoins appariés, l’exposition à des doses multiples de rilpivirine était de 47 % plus élevée chez les patients présentant une insuffisance hépatique légère et de 5 % plus élevée chez les patients présentant une insuffisance hépatique modérée. L’effet d’une insuffisance hépatique sévère (classe C de Child-Pugh) sur les paramètres pharmacocinétiques du dolutégravir ou de la rilpivirine n’a pas été étudié.
Insuffisance rénale : Les analyses pharmacocinétiques de population ont indiqué qu’une insuffisance rénale légère ou modérée n’avait aucun effet pertinent sur le plan clinique sur l’exposition au dolutégravir. L’ASC, la Cmax et la C24 du dolutégravir ont été réduites de 40 %, de 23 % et de 43 %, respectivement, chez les sujets (n = 8) atteints d’insuffisance rénale sévère (clairance de la créatinine inférieure à 30 mL/min) par rapport aux valeurs obtenues chez les témoins appariés en santé. Les données sur l’utilisation du dolutégravir chez les patients ayant besoin d’une dialyse sont limitées. Les analyses pharmacocinétiques de population ont indiqué qu’une insuffisance rénale légère n’avait aucun effet pertinent sur le plan clinique sur l’exposition à la rilpivirine. Il existe peu ou pas de données sur la pharmacocinétique de la rilpivirine chez les patients qui sont atteints d’insuffisance rénale modérée, sévère ou terminale ou qui ont besoin d’une dialyse.
Infection concomitante par le virus de l’hépatite B ou de l’hépatite C : Une analyse pharmacocinétique de population a indiqué qu’une infection concomitante par le virus de l’hépatite C n’avait aucun effet pertinent sur le plan clinique sur l’exposition au dolutégravir ou à la rilpivirine. Les patients ayant une infection par le virus de l’hépatite B ont été exclus des études réalisées sur JULUCA.
11 Conservation, stabilité et mise au rebut
Conserver les comprimés JULUCA à une température maximale de 30 °C et dans leur emballage original pour les protéger de l’humidité. Garder le flacon bien fermé. Ne pas enlever le sachet dessiccatif au gel de silice.
Les professionnels de la santé doivent recommander à leurs patients de rapporter tous les médicaments inutilisés à la pharmacie pour qu’ils soient mis au rebut de façon appropriée.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Dolutégravir
Substance médicamenteuse
Nom propre : dolutégravir sodique
Nom chimique : sodium (4R,12aS)-9-{[(2,4-difluorophényle)méthyle]carbamoyle}-4-méthyle -6,8-dioxo-3,4,6,8,12,12a-héxahydro-2H-pyrido[1’,2’:4,5]pyrazino[2,1-b][1,3]oxazine -7-olate
Formule moléculaire et masse moléculaire : C20H18F2N3NaO5
441,36 g/mol
Formule développée :
Propriétés physicochimiques : Le dolutégravir sodique est une poudre blanche à jaune pâle légèrement soluble dans l’eau.
Rilpivirine
Substance médicamenteuse
Nom propre : chlorhydrate de rilpivirine
Nom chimique : monochlorhydrate de 4-[[4-[[4-[(E)-2-cyanoéthényl]-2,6-diméthylphényl]amino]-2- pyrimidinyl]amino]benzonitrile
Formule moléculaire et masse moléculaire : C22H18N6 . HCl
402,88 g/mol
Formule développée :
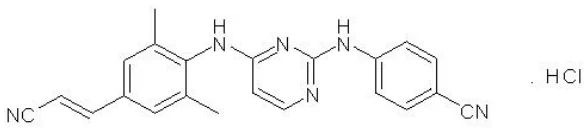
Propriétés physicochimiques : Description : Le chlorhydrate de rilpivirine est une poudre blanche ou presque blanche.
Solubilité : Le chlorhydrate de rilpivirine est pratiquement insoluble dans l’eau dans une large gamme de pH.
14 Études cliniques
14.1 Études cliniques par indication
Traitement de l’infection par le virus de l’immunodéficience humaine de type 1 (VIH-1) chez les adultes ayant une charge virale stable ou présentant une suppression virologique (ARN du VIH-1 < 50 copies/mL)
Données démographiques et méthodologie
L’évaluation de l’efficacité de JULUCA s’appuie sur les données de deux essais ouverts, contrôlés et à répartition aléatoire (SWORD-1 [201 636] et SWORD-2 [201 637]), menés auprès de patients présentant une suppression virologique et passant de leur traitement antirétroviral alors en cours à l’association dolutégravir et rilpivirine.
SWORD-1 et SWORD-2 sont des études multicentriques de phase III identiques de non-infériorité d’une durée de 148 semaines, avec répartition aléatoire et groupes parallèles. Au total, 1 024 patients adultes infectés par le VIH-1 qui recevaient un traitement antirétroviral suppressif stable (comprenant 2 INTI associés soit à un ITBI, soit à un INNTI soit à un IP) ont été répartis aléatoirement pour recevoir les traitements évalués dans le cadre de ces études. Ainsi, les patients étaient répartis au hasard dans un rapport 1:1 pour poursuivre leur traitement antirétroviral alors en cours ou pour passer à une bithérapie, soit l’association dolutégravir et rilpivirine, une fois par jour. À la 52e semaine de l’étude, les patients qui avaient été assignés initialement au groupe poursuivant son traitement antirétroviral et qui présentaient toujours une suppression virologique sont passés à l’association dolutégravir et rilpivirine. Le principal paramètre d’évaluation de l’efficacité des études SWORD était la proportion de patients présentant une suppression virologique définie par un taux plasmatique d’ARN du VIH-1 inférieur à 50 copies par mL à la 48e semaine (algorithme Snapshot pour la population en intention de traiter exposée [ITT-E]).
Dans l’analyse des données groupées, 54 %, 26 % et 20 % des patients recevaient au départ un INNTI, un IP ou un ITBI, respectivement, comme agent de base avant la répartition aléatoire. Les caractéristiques démographiques initiales et les classes d’agents de base étaient répartis de manière similaire entre les groupes de traitement (voir le Tableau 9).
Tableau 9 Résumé des caractéristiques initiales pour les études SWORD-1 (201636), SWORD-2
(201637) et les données groupées (population ITT-E)
| SWORD-1 | SWORD-2 | DONNÉES GROUPÉES | ||||
| DTG + RPV | Traitement antirétroviral en cours | DTG + RPV | Traitement antirétroviral en cours | DTG + RPV | Traitement antirétroviral en cours | |
| N = 252 (%) | N = 256 (%) | N = 261 (%) | N = 255 (%) | N = 513 (%) | N = 511 (%) | |
Taux d’ARN du VIH-1 initial (c/mL) | ||||||
| < 50 c/mL | 247 (98) | 253 (99) | 259 (99) | 251 (98) | 506 (99) | 504 (99) |
| ≥ 50 c/mL | 5 (2) | 3 (1) | 2 (1) | 4 (2) | 7 (1) | 7 (1) |
Nbre de lymphocytes CD4+ initial (log10 cellules/ mm3) | ||||||
| Médiane | 2 786 | 2 805 | 2 785 | 2 798 | 2 786 | 2 805 |
| Min., max. | 1,57, 3,18 | 1,98, 3,18 | 2,06, 3,25 | 2,03, 3,22 | 1,57, 3,25 | 1,98, 3,22 |
| Âge (ans) médian (tranche d’âge) | 43,0 (23-78) | 43,0 (22-76) | 43,0 (21-79) | 43,0 (22-69) | 43,0 (21-79) | 43,0 (22-76) |
| Sexe | ||||||
| Femmes | 58 (23) | 51 (20) | 62 (24) | 57 (22) | 120 (23) | 108 (21) |
| Hommes | 194 (77) | 205 (80) | 199 (76) | 198 (78) | 393 (77) | 403 (79) |
| Race, n (%) | ||||||
Amérindienne ou autochtone de l’Alaska | 3 (1) | 6 (2) | 11 (4) | 8 (3) | 14 (3) | 14 (3) |
| Asiatique | 25 (10) | 34 (13) | 13 (5) | 16 (6) | 38 (7) | 50 (1) |
| Noire/afro-américaine | 24 (10) | 27 (11) | 13 (5) | 20 (8) | 37 (7) | 47 (9) |
| Blanche | 198 (79) | 188 (73) | 223 (85) | 210 (82) | 421 (82) | 398 (78) |
Résultats du test de dépistage de l’hépatite B et C | ||||||
| Hépatite C seulement | 15 (6) | 19 (7) | 13 (5) | 21 (8) | 28 (5) | 40 (8) |
| SWORD-1 | SWORD-2 | DONNÉES GROUPÉES | ||||
| DTG + RPV | Traitement antirétroviral en cours | DTG + RPV | Traitement antirétroviral en cours | DTG + RPV | Traitement antirétroviral en cours | |
| N = 252 (%) | N = 256 (%) | N = 261 (%) | N = 255 (%) | N = 513 (%) | N = 511 (%) | |
Catégorie selon la classification des CDC | ||||||
| A : | 203 (81) | 198 (77) | 197 (75) | 187 (73) | 400 (78) | 385 (75) |
| B : | 20 (8) | 35 (14) | 35 (13) | 33 (13) | 55 (11) | 68 (13) |
| C : | 29 (12 %) | 23 (9 %) | 29 (11 %) | 34 (13 %) | 58 (11 %) | 57 (11 %) |
Résultats des études
La principale analyse des données groupées a montré que l’association dolutégravir et rilpivirine est non inférieure au traitement antirétroviral en cours, 95 % des patients des deux groupes de traitement ayant atteint un taux d’ARN plasmatique du VIH-1 < 50 copies/mL à la 48e semaine selon l’algorithme Snapshot, le principal paramètre d’évaluation [population ITT-E (voir le Tableau 10)].
Le principal paramètre d’évaluation et d’autres résultats (incluant les résultats obtenus selon les covariables initiales clés) pour les données groupées des études SWORD-1 et SWORD-2 sont présentés au Tableau 10.
Tableau 10 Résultats virologiques observés à la 48e semaine des études avec répartition aléatoire
(algorithme Snapshot, population ITT-E)
| Données groupées des études SWORD-1 et SWORD-2 | ||
Dolutégravir et rilpivirine (N = 513) n (%) | Traitement antirétroviral en cours (N = 511) n (%) | |
| Taux d’ARN du VIH-1 < 50 copies/mL | (486/513) 95 % | (485/511) 95 % |
| Différence entre les traitements* | -0,2 % (IC à 95 % : de -3,0 % à 2,5 %) | |
Non-réponse virologique† Raisons Données durant la fenêtre de l’analyse non < 50 copies/mL Abandon pour manque d’efficacité Abandon pour d’autres motifs avec une charge virale non < 50 copies/mL Changement de traitement antirétroviral | 3 (< 1 %) 0 2 (< 1 %) 1 (< 1 %) 0 | 6 (1 %) 2 (< 1 %) 2 (< 1 %) 1 (< 1 %) 1 (< 1 %) |
Absence de données virologiques pour la fenêtre
temporelle de 48 semaines 24 (5 %) 20 (4 %)
Raisons
| Données groupées des études SWORD-1 et SWORD-2 | ||
Dolutégravir et rilpivirine (N = 513) n (%) | Traitement antirétroviral en cours (N = 511) n (%) | |
Abandon de l’étude ou du médicament à l’étude pour cause d’effet indésirable ou de décès Abandon de l’étude ou du médicament à l’étude pour d’autres raisons** Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 17 (3 %) 7 (1 %) 0 | 3 (< 1 %) 16 (3 %) 1 (< 1 %) |
| ARN du VIH-1 < 50 copies/mL en fonction des covariables initiales n / N (%) n / N (%) | ||
Nbre de lymphocytes CD4+ initial (cellules/mm3) < 350 ≥ 350 | 51/58 (88 %) 435/455 (96 %) | 46/52 (88 %) 439/459 (96 %) |
Classes d’agents de base au début de l’étude ITBI INNTI IP | 99/105 (94 %) 263/275 (96 %) 124/133 (93 %) | 92/97 (95 %) 265/278 (95 %) 128/136 (94 %) |
Sexe Hommes Femmes | 375/393 (95 %) 111/120 (93 %) | 387/403 (96 %) 98/108 (91 %) |
Race Blanche Afro-américaine/descendance africaine/autre | 395/421 (94 %) 91/92 (99 %) | 380/400 (95 %) 105/111 (95 %) |
Âge (ans) < 50 ≥ 50 | 350/366 (96 %) 136/147 (93 %) | 348/369 (94 %) 137/142 (96 %) |
* Différence entre les traitements [(dolutégravir et rilpivirine)–traitement antirétroviral en cours] ajustée en fonction des facteurs de stratification initiaux et évaluée en utilisant une marge de non-infériorité de -8 % (population en intention de traiter exposée).
† La non-infériorité de l’association DTG et RPV par rapport au traitement antirétroviral en cours dans la proportion de patients classés comme n’ayant pas de réponse virologique a été démontrée en utilisant une marge de non-infériorité de 4 %. Différence ajustée (IC à 95 %) -0,6 (de -1,7 à 0,6).
** Les autres raisons peuvent comprendre : retrait du consentement, perte de vue pendant le suivi, déménagement, écart par rapport au protocole.
Tous les résultats des sous-groupes (nombre de lymphocytes CD4+, âge, sexe, race et classe d’agents de base initiale) étaient conformes à ceux de l’analyse principale.
À la 148e semaine des études groupées SWORD-1 et SWORD-2, 84 % des sujets qui recevaient l’association dolutégravir et rilpivirine depuis le début de l’étude affichaient un taux d’ARN plasmatique du VIH-1 < 50 copies/mL selon l’algorithme Snapshot. Chez les sujets qui avaient initialement poursuivi leur traitement antirétroviral en cours et qui sont passés à l’association dolutégravir et rilpivirine à la 52e semaine, 90 % affichaient un taux d’ARN plasmatique du VIH-1 < 50 copies/mL à la 148e semaine selon l’algorithme Snapshot, ce qui se comparait au taux de réponse (89 %) observé à la 100e semaine
(période d’exposition similaire) chez les sujets qui recevaient l’association dolutégravir et rilpivirine depuis le début de l’étude.
14.2 Études de biodisponibilité comparatives
Une étude ouverte comportant 2 périodes avec répartition aléatoire et permutation, portant sur l’administration de doses uniques, a été menée pour déterminer la bioéquivalence de 1 comprimé JULUCA (association de dolutégravir à 50 mg et de rilpivirine à 25 mg) à dose fixe et celle de 1 comprimé TIVICAY (dolutégravir à 50 mg) pris en concomitance avec 1 comprimé EDURANT (rilpivirine à 25 mg) avec un repas à teneur modérée en matières grasses ([~625 kcal : 125 kcal de protéines (20 %), 300 kcal de glucides (48 %) et 200 kcal de matières grasses (32 %)]). L’étude était menée auprès d’hommes et de femmes adultes en santé (n = 118).
Les comprimés TIVICAY (dolutégravir à 50 mg) et EDURANT (rilpivirine à 25 mg) administrés comme médicaments de référence dans cette étude sont comparables aux produits commercialisés.
Le comprimé d’association JULUCA à dose fixe (dolutégravir à 50 mg et rilpivirine à 25 mg) s’est révélé bioéquivalent aux comprimés individuels TIVICAY (dolutégravir à 50 mg) et EDURANT (rilpivirine à 25 mg) administrés en concomitance après un repas à teneur modérée en matières grasses. Les résultats de 113 sujets sont présentés ci-dessous.
Tableau 12 Résumé des données comparatives de biodisponibilité pour le dolutégravir
Dolutégravir (1 x 50 mg) REPAS À TENEUR MODÉRÉE EN MATIÈRES GRASSES D’après des données mesurées Moyenne géométrique5 Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASCT (ng.h/mL) | 63 583,4 65 510,8 (24) | 61 265,4 63 225,3 (26) | 103,8 | (de 101,1 à 106,6) | ||||
ASCI (ng.h/mL) | 64 967,8 66 881,9 (24) | 62 654,9 64 606,8 (25) | 103,7 | (de 101,0 à 106,4) | ||||
Cmax (ng/mL) | 3 646,0 3 703,3 (17) | 3 473,9 3 534,4 (19) | 105,0 | (de 102,2 à 107,8) | ||||
| Tmax3 (h) | 3,0 (0,5, 6,0) | 3,0 (0,5, 8,0) | ||||||
| T½4 (h) | 14,8 (21) | 15,1 (21) | ||||||
JULUCA (dolutégravir à 50 mg et rilpivirine à 25 mg) en comprimés d’association à dose fixe. 2.TIVICAY (50 mg de dolutégravir) et EDURANT (rilpivirine à 25 mg) en comprimés administrés en concomitance. 3.Exprimé sous forme de médiane (étendue).
4.Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
5.Moyenne géométrique corrigée.
Tableau 13 Résumé des données comparatives de biodisponibilité pour la rilpivirine
Rilpivirine (1 x 25 mg) REPAS À TENEUR MODÉRÉE EN MATIÈRES GRASSES D’après des données mesurées Moyenne géométrique7 Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASC0-72 (ng.h/mL) | 2 016,6 2 125,7 (31) | 1 834,8 1 948,9 (35) | 109,9 | (de 103,7 à 116,5) | ||||
ASCI (ng.h/mL) | 3 248,05 | 2 932,55 | 110,8 | (de 104,5 à 117,4) | ||||
| 3 254,46 3 521,1 (40) | 2 936,06 3 183,8 (41) | 110,8 | (de 104,6 à 117,5) | |||||
Cmax (ng/mL) | 93,3 100,1 (34) | 83,0 88,4 (34) | 112,4 | (de 104,7 à 120,7) | ||||
| Tmax3 (h) | 4,0 (1,0, 9,0) | 4,0 (1,5, 9,0) | ||||||
| T½4 (h) | 55,8 (39) | 56,9 (44) | ||||||
. JULUCA (dolutégravir à 50 mg et rilpivirine à 25 mg) en comprimés d’association à dose fixe.
- 2. TIVICAY (dolutégravir à 50 mg) et EDURANT (rilpivirine à 25 mg) en comprimés administrés en concomitance.
- 3. Exprimé sous forme de médiane (étendue).
- 4. Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
- 5. Pour l’ASCI, 1 sujet a été exclu des deux périodes en raison d’un résultat « non établi » dans le groupe de traitement de référence; dans une analyse de soutien distinct, le traitement de référence ASC(0-∞) de ce sujet a été inclus.
- 6. Moyenne géométrique corrigée.
15 Microbiologie
Activité antivirale en culture cellulaire
Le dolutégravir a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage, et sa CE50 moyenne s’est établie entre 0,51 nM et 2,1 nM dans les cellules mononucléaires du sang périphérique (CMSP) et les cellules MT-4.
Dans des CMSP infectées par une gamme de 24 isolats cliniques de VIH-1 (du groupe M [variants A, B, C, D, E, F et G] et du groupe O) et 3 isolats cliniques de VIH-2, la moyenne géométrique de la CE50 pour le dolutégravir s’est établie à 0,20 nM (0,02 à 2,14 nM) pour les isolats de VIH-1, tandis qu’elle a été de 0,18 nM (0,09 à 0,61 nM) dans le cas du VIH-2.
La rilpivirine a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage dans une lignée de lymphocytes T en présence d’une infection aiguë, la CE50 médiane pour le VIH-1/IIIB étant de 0,73 nm (0,27 ng/mL).
La rilpivirine a également exercé une activité antivirale contre un large éventail d’isolats primaires du groupe M du VIH-1 (variants A, B, C, D, F, G et H) avec des valeurs de CE50 médianes allant de 0,07 à 1,01 nM et d’isolats primaires du groupe O avec des valeurs de CE50 allant de 2,88 à 8,45 nM.
Activité antivirale du dolutégravir et de la rilpivirine associés à d’autres agents antiviraux
Les agents suivants n’ont pas exercé d’activité antagoniste contre le dolutégravir lors d’essais in vitro sur microplaque : stavudine, abacavir, éfavirenz, névirapine, lopinavir, amprénavir, enfuvirtide, maraviroc, adéfovir et raltégravir. De plus, la ribavirine, un médicament utilisé contre le VHC, n’a pas eu d’effet apparent sur l’activité du dolutégravir.
Aucun médicament intrinsèquement actif contre le VIH n’a exercé d’activité antagoniste à l’égard de la rilpivirine (abacavir, amprénavir, atazanavir, darunavir, didanosine, éfavirenz, emtricitabine, enfuvirtide, étravirine, indinavir, lamivudine, lopinavir, maraviroc, nelfinavir, névirapine, raltégravir, ritonavir, saquinavir, stavudine, ténofovir, tipranavir et zidovudine).
L’association dolutégravir et rilpivirine évaluée dans le cadre d’une étude sur l’association de deux médicaments in vitro n’a révélé aucune interaction antagoniste.
Effet du sérum humain et des protéines sériques
D’après les résultats d’essais in vitro, la CE50 du dolutégravir varierait par un facteur de 75 en présence de sérum humain pur (résultat fondé sur l’extrapolation) et, dans les cultures de CMSP, la CE90 corrigée pour les protéines sériques (CE90-CP) a été évaluée à 0,064 μg/mL. Après l’administration d’une dose unique de dolutégravir de 50 mg à des patients n’ayant jamais reçu d’ITBI, le creux plasmatique du dolutégravir, de 1,20 μg/mL, était 19 fois plus élevé que la CE90-CP estimée.
Résistance in vitro
Isolement à partir de VIH-1 de type sauvage et activité contre des souches résistantes : Aucune forte résistance virale au dolutégravir n’a été observée après le passage successif de la souche IIIB dans des milieux de culture durant 112 jours; la variation maximale de l’expression génétique observée était de l’ordre de 4,1 dans les populations virales résistantes traitées par passage, qui contenaient des substitutions d’acides aminés en positions conservées S153Y et S153F sur le gène de l’intégrase. Les passages successifs de la souche NL432 du VIH-1 de type sauvage en présence de dolutégravir se sont traduits par la sélection des substitutions E92Q (variation de l’expression dans la population virale = 3,1) et G193E (variation de l’expression dans la population virale = 3,2) au bout de 56 jours. Les passages supplémentaires des variants B, C et A/G du virus sauvage en présence du dolutégravir ont entraîné la sélection des substitutions R263K, G118R et S153T.
Les souches résistant à la rilpivirine ont été sélectionnées dans des cultures cellulaires provenant d’abord de souches de VIH-1 de type sauvage d’origines et de variants différents ainsi que de souches de VIH-1 résistant aux INNTI. Les substitutions d’acides aminés le plus fréquemment observées comprenaient les suivantes : L100I, K101E, V108I, E138K, V179F, Y181C, H221Y, F227C et M230I. La résistance à la rilpivirine était considérée comme présente lorsque la valeur de l’expression génétique selon la CE50 était supérieure au seuil biologique défini dans l’essai.
Résistance in vivo
En tout, selon l’ensemble des données groupées provenant des études SWORD-1 et SWORD-2, 11 sujets recevant l’association dolutégravir et rilpivirine ont eu un échec virologique confirmé entre le début des études et la 148e semaine.
Entre le début des études et la 48e semaine, selon les données comparatives, 2 sujets recevant l’association dolutégravir et rilpivirine et 2 sujets poursuivant le traitement antirétroviral en cours ont eu un échec virologique confirmé. Les 2 sujets du groupe dolutégravir-rilpivirine présentaient des substitutions de résistance décelables au moment du rebond. Un sujet avait la substitution K101K/E associée à la résistance aux INNTI sans baisse de sensibilité à la rilpivirine (facteur de variation : 0,75) à la 36e semaine, n’avait aucune substitution associée à la résistance aux ITBI ni de sensibilité réduite au dolutégravir (facteur de variation : moins de 2) et avait un taux d’ARN du VIH-1 inférieur à 50 copies/mL à la visite de retrait. L’autre sujet avait la substitution G193E associée à la résistance au dolutégravir au départ (par séquençage exploratoire d’ADN proviral archivé du VIH) et à la 24e semaine (par séquençage classique) sans baisse de sensibilité au dolutégravir (facteur de variation : 1,02) à la 24e semaine. On n’a pas observé de substitutions associées à une résistance chez les 2 autres sujets des groupes de comparaison ayant continué de recevoir leur traitement antirétroviral en cours.
Selon les analyses des données groupées, entre la 48e semaine et la 148e semaine, un échec virologique a été confirmé à un certain moment chez 9 sujets additionnels qui recevaient l’association dolutégravir et rilpivirine. Les résultats des épreuves de résistance étaient disponibles pour 8 de ces 9 sujets; chez 6 de ces 8 sujets, des résultats ont été obtenus après le début de l’étude et des substitutions associées à la résistance aux INNTI ont été observées à l’échec virologique. Ces 6 sujets sont décrits en détail ci-dessous.
Quatre sujets recevant l’association dolutégravir et rilpivirine depuis le début de l’étude : À la 88e semaine, un sujet avait l’association de substitutions E138E/A associée à la résistance aux INNTI sans baisse de la sensibilité à la rilpivirine (facteur de variation = 1,6) et un deuxième sujet avait la substitution K103N avec un facteur de variation de 5,2 pour la rilpivirine. Aucun sujet n’avait de substitution associée à une résistance aux ITBI ou une baisse de sensibilité au dolutégravir. À la 100e semaine, un troisième sujet présentant les substitutions K101E et E138A associées à la résistance aux INNTI au départ avait M230M/L en plus de K101E et de E138A avec un facteur de variation de 31 pour la rilpivirine. Les épreuves de résistance aux inhibiteurs de l’intégrase n’ont pas été concluantes à l’échec virologique. À la 112e semaine, un quatrième sujet avait l’association M230M/L avec un facteur de variation de 2 pour la rilpivirine et les substitutions polymorphiques associées à une résistance aux ITBI E157Q, G193E et T97T/A au départ; à l’échec virologique, E157Q et G193E étaient toujours présentes, alors que T97T/A n’était plus observée et qu’il n’y avait aucune baisse de sensibilité au dolutégravir (facteur de variation = 1,5).
Deux sujets recevant l’association dolutégravir et rilpivirine depuis la 52e semaine : À la 64e semaine, un sujet avait les substitutions N155H et G163/R sur le gène de l’intégrase au départ et seulement l’association polymorphique V151/V sur le gène de l’intégrase à l’échec virologique et aucune résistance aux INNTI. L’épreuve du phénotype intégrase n’a pas été concluante pour ce sujet et l’ARN du VIH-1 était inférieur à 50 copies par mL à la visite de retrait. À la 136e semaine, un deuxième sujet avait des substitutions E138A et L100L/I associées à la résistance aux INNTI avec un facteur de variation de 4,1 pour la rilpivirine; l’épreuve de résistance aux inhibiteurs de l’intégrase n’a pas été concluante à l’échec virologique.
Patients infectés par le VIH-1 n’ayant jamais été traités qui reçoivent le dolutégravir : Veuillez consulter la monographie de TIVICAY.
Patients infectés par le VIH-1 n’ayant jamais été traités qui reçoivent la rilpivirine : Veuillez consulter la monographie d’EDURANT.
Résistance croisée
Virus mutants dirigés contre les ITBI : L’activité du dolutégravir a été déterminée contre une gamme de 60 virus du VIH-1 mutants résistants et dirigés contre les ITBI (28 contenant des substitutions simples et 32 contenant 2 substitutions ou plus). Les substitutions simples associées à une résistance aux ITBI, soit T66K, I151L et S153Y, ont réduit la sensibilité au dolutégravir par un facteur supérieur à 2 (plage : de 2,3 à 3,6 fois par rapport à la référence). La combinaison des substitutions multiples T66K/L74M, E92Q/N155H, G140C/Q148R, G140S/Q148H, R ou K, Q148R/N155H, T97A/G140S/Q148, et des substitutions au niveau E138/G140/Q148 a réduit la sensibilité au dolutégravir par un facteur supérieur à 2 (plage : de 2,5 à 21 fois par rapport à la référence).
Virus mutants dirigés contre les INNTI : Dans un échantillon de laboratoire composé de 67 souches de VIH-1 recombinantes avec une substitution d’acides aminés aux positions TI associées à la résistance aux INNTI, y compris K103N et Y181C, substitutions les plus fréquentes, la rilpivirine a montré une activité antivirale (valeur de l’expression génétique < seuil biologique) contre 64 de ces souches (96 %). Les substitutions d’acides aminés individuelles associées à une perte de sensibilité à la rilpivirine ont été les suivantes : K101P, Y181I et Y181V. La substitution K103N n’a pas entraîné à elle seule une sensibilité réduite à la rilpivirine, mais l’association de K103N et de L100I a réduit de sept fois la sensibilité à la rilpivirine.
Compte tenu de l’ensemble des données in vitro et in vivo dont on dispose, les substitutions d’acides aminés suivantes, lorsqu’elles sont présentes au départ, risquent d’influer sur l’activité antivirale de la rilpivirine : K101E, K101P, E138A, E138G, E138K, E138R, E138Q, V179L, Y181C, Y181I, Y181V, Y188L, H221Y, F227C, M230I et M230L.
Une résistance croisée à l’éfavirenz, à l’étravirine et/ou à la névirapine est probable après un échec virologique et l’apparition d’une résistance à la rilpivirine.
Isolats cliniques résistants recombinants : L’activité du dolutégravir a été déterminée dans 705 isolats recombinants résistant au raltégravir issus de la pratique clinique; 93,9 % (662/705) des isolats présentaient une valeur d’expression génétique du dolutégravir ≤ 10 et 1,8 % des isolats, une valeur d’expression génétique du DTG > 25. Les mutants avec les substitutions Y143 et N155 présentaient des valeurs moyennes d’expression génétique de 1,2 et de 1,5, respectivement, tandis que les valeurs moyennes d’expression génétique associées aux substitutions Q148 + 1 mutant et Q148 + ≥ 2 mutants étaient de 4,8 et de 6,0, respectivement.
La rilpivirine a conservé sa sensibilité (valeur d’expression génétique ≤ seuil biologique) contre 62 % des 4 786 isolats cliniques recombinants du VIH-1 résistant à l’éfavirenz et/ou à la névirapine.
16 Toxicologie non clinique
Toxicologie générale
L’effet d’un traitement quotidien prolongé par des doses élevées de dolutégravir a été évalué dans le cadre d’études de toxicité comportant l’administration par voie orale de doses répétées à des rats (durée atteignant 26 semaines) et des singes (durée atteignant 38 semaines). Le principal effet associé au dolutégravir a été l’intolérance ou l’irritation gastro-intestinale chez le rat et le singe à des doses produisant une exposition générale environ 30 fois et 1,2 fois plus élevée, respectivement, que l’exposition clinique correspondant à la dose de 50 mg chez les humains, d’après l’ASC. Étant donné que l’intolérance gastro-intestinale est considérée comme causée par l’administration locale de médicament, les mesures en mg/kg ou en mg/m2 sont des déterminants appropriés de la zone de sûreté pour cette toxicité. L’intolérance gastro-intestinale chez le singe est survenue à 30 fois la dose équivalente en mg/kg chez l’humain (en fonction d’un poids de 50 kg) et à 11 fois la dose équivalente en mg/m2 chez l’humain pour une dose clinique quotidienne totale de 50 mg.
Des études de toxicologie chez les animaux ont été menées sur la rilpivirine chez des souris, des rats, des lapins, des chiens et des macaques de Buffon. Les organes et les systèmes cibles de la toxicité ont été le cortex surrénal et la biosynthèse des stéroïdes qui lui est associée (souris, rat, chien, macaque de Buffon), les organes reproducteurs (souris femelle, chien mâle et femelle), le foie (souris, rat, chien), la thyroïde et l’hypophyse (rat), le rein (souris, chien), le système hématopoïétique (souris, rat, chien) et le système de coagulation (rat).
Carcinogenèse et mutagenèse
Aucun pouvoir mutagène ni clastogène n’a été décelé pour le dolutégravir au cours des épreuves in vitro menées sur des bactéries et des cellules cultivées de mammifères, de même qu’à l’issue d’un test in vivo du micronoyau chez les rongeurs. Le dolutégravir ne s’est pas révélé carcinogène au cours des études de longue durée réalisées chez la souris et le rat.
Le potentiel carcinogène de la rilpivirine a été évalué par administration orale (gavage) chez la souris et le rat pendant des périodes atteignant 104 semaines. Des doses quotidiennes de 20, de 60 et de 160 mg/kg ont été administrées à des souris, et des doses de 40, de 200, de 500 et de 1 500 mg/kg/jour ont été administrées à des rats. Une augmentation de la fréquence des adénomes et des carcinomes hépatocellulaires a été observée à la fois chez la souris et le rat. Une augmentation de la fréquence des adénomes et/ou des carcinomes des cellules folliculaires de la glande thyroïde a été observée chez le rat. L’administration de rilpivirine n’a pas causé d’augmentation statistiquement significative de la fréquence d’autres néoplasmes bénins ou malins chez la souris ou le rat. Les observations hépatocellulaires chez la souris et le rat sont considérées comme propres aux rongeurs et associées à l’induction des enzymes hépatiques. Il n’existe pas de mécanisme similaire chez l’humain; par conséquent, ces tumeurs ne sont pas pertinentes pour les humains. Les observations intéressant les cellules folliculaires sont considérées comme propres au rat et associées à l’augmentation de la clairance de la thyroxine et ne sont donc pas pertinentes pour l’humain. Aux doses les plus faibles testées dans le cadre des études de carcinogénicité, l’exposition générale à la rilpivirine (basée sur l’ASC) a été 21 fois (souris) et 3 fois (rat) celle observée chez l’humain à la dose recommandée (25 mg une fois par jour).
La rilpivirine a donné un résultat négatif dans l’essai in vitro de mutation inverse d’Ames et dans l’essai de clastogénicité in vitro mené sur des cellules de lymphome de souris, les tests étant menés en la présence et en l’absence d’un système d’activation métabolique. La rilpivirine n’a pas induit de dommages chromosomiques dans le test du micronoyau in vivo chez la souris.
Toxicité pour la reproduction et le développement
Grossesse
L’administration par voie orale de dolutégravir à des rates gestantes à des doses pouvant atteindre 1 000 mg/kg/jour (environ 37,9 fois l’exposition clinique correspondant à la dose de 50 mg chez les humains, d’après l’ASC) du 6e au 17e jour de gestation n’a pas entraîné d’effets toxiques pour la mère ou le développement, ni de tératogénicité.
L’administration par voie orale de dolutégravir à des lapines gestantes à des doses pouvant atteindre 1 000 mg/kg/jour (0,56 fois l’exposition clinique correspondant à la dose de 50 mg chez les humains, d’après l’ASC) du 6e au 18e jour de gestation n’a pas entraîné d’effets toxiques sur le développement ni de tératogénicité. Chez le lapin, une toxicité maternelle (diminution de la consommation alimentaire, absence ou quasi-absence de l’émission de fèces/d’urine, diminution du poids corporel) a été observée à la dose de 1 000 mg/kg (0,56 fois l’exposition clinique correspondant à la dose de 50 mg chez les humains, d’après l’ASC). Au cours d’une étude non clinique de distribution portant sur des animaux, on a constaté que le dolutégravir traversait la barrière placentaire.
Les études chez les animaux n’ont mis en évidence aucun signe de toxicité embryonnaire ou fœtale pertinente ni aucun effet sur la fonction reproductrice avec la rilpivirine. On n’a observé aucune tératogénicité due à la rilpivirine chez le rat ou le lapin. L’exposition embryofœtale chez le rat et le lapin aux DSENO (doses sans effet nocif observé) a été respectivement 15 et 70 fois plus élevée que l’exposition chez l’humain à la dose recommandée de 25 mg une fois par jour. Une évaluation du développement prénatal et postnatal chez le rat a révélé que la rilpivirine n’exerçait aucun effet sur le développement de la progéniture pendant la lactation ou après le sevrage lorsque les mères recevaient des doses allant jusqu’à 400 mg/kg/jour.
Fertilité
Administré à des doses pouvant atteindre 1 000 mg/kg/jour, soit la plus forte des doses testées (33 fois l’exposition clinique correspondant à la dose de 50 mg chez les humains, d’après l’ASC), le dolutégravir n’a pas eu d’effet nocif sur la fertilité des rats mâles ou femelles.
Chez le rat, aucun effet sur l’accouplement ou la fertilité n’a été associé à la rilpivirine administrée à des doses allant jusqu’à 400 mg/kg/jour, dose qui s’est révélée toxique chez la mère. Cette dose correspond à une exposition environ 40 fois supérieure à celle chez l’être humain à la dose recommandée de 25 mg une fois par jour.
Monographies de référence
- 1. Monographie d’EDURANT (comprimés de rilpivirine à 25 mg), numéro de contrôle de la présentation : 185031, Janssen Inc. (10 mai 2016)
- 2. Monographie de TIVICAY (comprimés de dolutégravir à 10, 25 et 50 mg), numéro de contrôle de la présentation : 192462, ViiV Soins de santé ULC (3 février 2017)