


Monographie de produit - Triumeq
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2024-11 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2024-11 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................. 2
Table des matières ........................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................................... 4
1 Indications ........................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................................. 4 1.2 Gériatrie ............................................................................................................................. 4
2 Contre-indications ............................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ................................................... 5
4 Posologie et administration .................................................................................................. 5
4.1 Considérations posologiques ............................................................................................. 5 4.2 Posologie recommandée et ajustement posologique ....................................................... 5 4.5 Dose oubliée ...................................................................................................................... 6
5 Surdose ............................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 7
7 Mises en garde et précautions .............................................................................................. 7
Généralités ...................................................................................................................................... 7 Appareil cardiovasculaire ................................................................................................................ 8 Système endocrinien et métabolisme ............................................................................................ 8 Système sanguin et lymphatique .................................................................................................... 8 Fonctions hépatique, biliaire et pancréatique ................................................................................ 8 Hypersensibilité ............................................................................................................................10 Système immunitaire ....................................................................................................................12 Fonction rénale .............................................................................................................................12 7.1 Populations particulières .................................................................................................13 7.1.1 Grossesse .....................................................................................................................13 7.1.2 Allaitement ..................................................................................................................16 7.1.3 Enfants et adolescents.................................................................................................16 7.1.4 Personnes âgées ..........................................................................................................16
8 Effets indésirables .............................................................................................................. 16
8.1 Aperçu des effets indésirables .........................................................................................16 8.2 Effets indésirables observés au cours des études cliniques ............................................17 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ....18 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ....................19
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................19 8.5 Effets indésirables observés après la commercialisation ................................................22
9 Interactions médicamenteuses ........................................................................................... 23
9.2 Aperçu des interactions médicamenteuses .....................................................................23 9.4 Interactions médicament-médicament ...........................................................................25 9.5 Interactions médicament-aliment ...................................................................................32 9.6 Interactions médicament-plante médicinale...................................................................33 9.7 Interactions médicament-examens de laboratoire .........................................................33
10 Pharmacologie clinique ...................................................................................................... 33
10.1 Mode d’action ..................................................................................................................33 10.2 Pharmacodynamie ...........................................................................................................33 10.3 Pharmacocinétique ..........................................................................................................34
11 Conservation, stabilité et mise au rebut ............................................................................. 38
Partie 2 : Renseignements scientifiques .......................................................................................... 40
13 Renseignements pharmaceutiques ..................................................................................... 40
14 Études cliniques ................................................................................................................. 43
14.1 Études cliniques par indication ........................................................................................43 14.2 Études de biodisponibilité comparatives .........................................................................48
15 Microbiologie .................................................................................................................... 50
16 Toxicologie non clinique ..................................................................................................... 53
Renseignements destinés aux patient·e·s ....................................................................................... 57
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TRIUMEQ (dolutégravir, abacavir et lamivudine) est indiqué pour le traitement des adultes et des adolescents âgés de 12 ans ou plus et pesant au moins 40 kg infectés par le virus de l’immunodéficience humaine de type 1 (VIH-1).
1.1 Pédiatrie
Pédiatrie (< 12 ans et pesant moins de 40 kg) :
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les enfants âgés de moins de 12 ans et pesant moins de 40 kg n’est pas autorisée par Santé Canada.
Pédiatrie (≥ 12 ans à 18 ans et pesant au moins 40 kg) :
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de TRIUMEQ chez les enfants âgés de 12 ans à 18 ans et pesant au moins 40 kg ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez ces patients.
1.2 Gériatrie
Gériatrie (≥ 65 ans) :
En raison du nombre insuffisant de sujets âgés de 65 ans ou plus ayant participé aux études cliniques sur TRIUMEQ, il est impossible de déterminer s’ils répondent différemment des sujets plus jeunes.
2 Contre-indications
TRIUMEQ est contre-indiqué :
- chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- chez les patients qui sont porteurs de l’allèle HLA-B*5701, et les patients qui ont déjà eu une réaction d’hypersensibilité à l’abacavir ou à des produits renfermant de l’abacavir, qu’ils soient porteurs ou non de l’allèle HLA-B*5701. Des réactions d’hypersensibilité fatales ont été associées à la reprise du traitement par l’abacavir (voir 7 Mises en garde et précautions);
- chez les patients traités par des médicaments ayant une fenêtre thérapeutique étroite, qui sont des substrats du transporteur de cations organiques 2 (OCT2), incluant sans s’y limiter le dofétilide et la fampridine (aussi appelée dalfampridine) (voir 9 Interactions médicamenteuses).
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
- TRIUMEQ peut être pris avec ou sans nourriture.
4.2 Posologie recommandée et ajustement posologique
Adultes et adolescents (≥ 12 ans et pesant au moins 40 kg)
La posologie recommandée de TRIUMEQ est de un comprimé une fois par jour. Un comprimé contient 50 mg de dolutégravir (sous forme de dolutégravir sodique), 600 mg d’abacavir (sous forme d’abacavir sodique) et 300 mg de lamivudine.
Enfants (< 12 ans)
L’innocuité et l’efficacité de TRIUMEQ n’ont pas été établies chez les enfants de moins de 12 ans et pesant moins de 40 kg. TRIUMEQ n’est pas recommandé pour le traitement des enfants pesant moins de 40 kg, car l’ajustement posologique nécessaire ne peut être effectué.
Personnes âgées (≥ 65 ans)
Les données sur l’emploi du dolutégravir, de l’abacavir et de la lamivudine (TRIUMEQ) chez les personnes âgées de 65 ans ou plus sont limitées. En général, on doit faire preuve de prudence durant le traitement et le suivi des patients âgés recevant TRIUMEQ, car les altérations de la fonction cardiaque, hépatique ou rénale et les affections ou les médications concomitantes sont plus fréquentes dans cette population.
Ajustement posologique
Mises en garde et précautions importantes
- Réactions d’hypersensibilité fatales à l’abacavir
Il convient de procéder au dépistage de l’allèle HLA-B*5701 chez tous les patients avant la mise en route ou la reprise d’un traitement par TRIUMEQ. Les patients porteurs de l’allèle HLA-B*5701 sont très susceptibles de présenter une réaction d’hypersensibilité à l’abacavir, un des composants de TRIUMEQ, bien qu’on ait observé des réactions d’hypersensibilité chez des patients qui ne sont pas porteurs de l’allèle HLA-B*5701. Des réactions d’hypersensibilité graves et parfois fatales ont été associées au traitement par le sulfate d’abacavir et d’autres produits contenant de l’abacavir (voir 7 Mises en garde et précautions, Hypersensibilité)
- Exacerbation de l’hépatite B postérieure au traitement
Une exacerbation aiguë sévère de l’hépatite B a été signalée chez des patients co-infectés par le virus de l’hépatite B (VHB) et le virus de l’immunodéficience humaine (VIH-1) qui ont cessé le traitement par la lamivudine, un des composants de TRIUMEQ. La fonction hépatique doit être étroitement surveillée par des suivis cliniques et de laboratoire pendant au moins plusieurs mois chez les patients qui ont interrompu leur traitement par TRIUMEQ. L’instauration d’un traitement anti-hépatite B pourrait être justifiée s’il y a lieu (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
On doit envisager d’administrer le dolutégravir (TIVICAY), l’abacavir (ZIAGEN) et la lamivudine (3TC) séparément dans les cas où il faut ajuster la posologie ou cesser l’administration de l’un des composants de TRIUMEQ.
L’emploi de TRIUMEQ n’est pas recommandé si un ajustement de la posologie est nécessaire, par exemple chez les patients qui :
présentent une atteinte rénale (clairance de la créatinine < 30 mL/min) (voir
10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale);
- présentent une atteinte hépatique (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Recommandation posologique pour l’administration en concomitance avec certains médicaments
TRIUMEQ ne suffit pas chez les patients qui présentent une résistance aux inhibiteurs de l’intégrase et qui doivent recevoir deux doses de 50 mg de dolutégravir par jour (voir la monographie de TIVICAY).
La dose de dolutégravir que comprend TRIUMEQ (50 mg) n’est pas suffisante lorsque celui-ci est administré en concomitance avec les médicaments énumérés au Tableau 1 qui peuvent faire baisser les concentrations de dolutégravir, d’où la recommandation posologique ci-dessous.
Tableau 1 Recommandation posologique pour l’administration de TRIUMEQ en concomitance avec d’autres médicaments
| Médicament(s) administré(s) en concomitance | Recommandation posologique |
| Éfavirenz, étravirine*, fosamprénavir-ritonavir, tipranavir-ritonavir, oxcarbamazépine, carbamazépine, phénytoïne, phénobarbital, millepertuis ou rifampine | Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. |
* TRIUMEQ doit uniquement être employé avec l’étravirine si celle-ci est administrée conjointement avec l’association atazanavir-ritonavir, darunavir-ritonavir ou lopinavir-ritonavir chez les patients présentant une résistance aux inhibiteurs de l’intégrase.
4.5 Dose oubliée
Les patients doivent prendre la dose omise le plus tôt possible, à moins qu’il ne reste que 4 heures ou moins avant le moment prévu de la prise de la dose suivante. Ils ne doivent pas doubler la dose.
5 Surdose
En cas de surdose, on doit surveiller le patient et instaurer un traitement de soutien standard s’il y a lieu.
Dolutégravir : Étant donné que le dolutégravir se lie dans une forte proportion aux protéines plasmatiques, il est peu probable que la dialyse contribue à son élimination dans une mesure significative.
À l’heure actuelle, on dispose d’une expérience limitée sur la surdose de dolutégravir. L’expérience limitée acquise auprès de sujets sains ayant pris des doses uniques élevées (jusqu’à 250 mg) n’a pas mis en évidence de symptômes ou de signes particuliers, autres que ceux qui figurent parmi les effets indésirables.
Abacavir : On ignore s’il est possible d’éliminer l’abacavir par dialyse péritonéale ou par hémodialyse.
Lamivudine : Étant donné que la lamivudine est dialysable, l’hémodialyse continue pourrait être utilisée dans le traitement d’ surdose bien que son application dans ce contexte n’ait pas été étudiée.
Aucun signe ou symptôme particulier, autre que ceux qui figurent parmi les effets indésirables, n’a été associé à une surdose aiguë d’abacavir ou de lamivudine.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 Formes posologiques, teneurs, composition et conditionnement
Voie d’administration | Forme posologique/teneur/co mposition | Ingrédients non médicinaux |
| Orale | Comprimés/ 50 mg de dolutégravir (sous forme de dolutégravir sodique), 600 mg d’abacavir (sous forme de sulfate d’abacavir) et 300 mg de lamivudine | Cellulose microcristalline, D-mannitol, glycolate d’amidon sodique, povidone K29/32 et stéarate de magnésium. La pellicule d’enrobage du comprimé (OPADRY® II Purple 85F90057) contient les ingrédients inactifs suivants : alcool polyvinylique – partiellement hydrolysé, dioxyde de titane, macrogol/PEG, oxyde de fer noir, oxyde de fer rouge et talc. |
Chaque comprimé TRIUMEQ contient 50 mg de dolutégravir (sous forme de dolutégravir sodique à 52,6 mg), 600 mg d’abacavir (sous forme de sulfate d’abacavir à 702 mg) et 300 mg de lamivudine.
Présentation
Les comprimés TRIUMEQ sont pelliculés, de forme ovale, biconvexes et de couleur violette; ils portent l’inscription « 572 Trı » gravée d’un côté.
Conditionnement
Offerts en flacons de polyéthylène haute densité de 100 cc contenant 30 comprimés et un sachet de dessiccatif au gel de silice.
7 Mises en garde et précautions
Veuillez consulter la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Les patients qui reçoivent TRIUMEQ ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection par le VIH. Ils doivent, par conséquent, demeurer sous l’étroite surveillance clinique de médecins expérimentés dans le traitement de ces affections associées au VIH.
TRIUMEQ contient des doses fixes d’un inhibiteur de transfert de brin de l’intégrase (le dolutégravir) et de deux analogues nucléosidiques (l’abacavir et la lamivudine) : il ne doit pas être administré en
concomitance avec d’autres produits contenant de l’abacavir ou de la lamivudine (3TC, COMBIVIR, KIVEXA ou ZIAGEN) ou d’autres produits contenant de l’emtricitabine (COMPLERA, EMTRIVA, STRIBILD ou TRUVADA).
Appareil cardiovasculaire
Plusieurs études épidémiologiques et d’observation ont fait état d’une association entre l’administration de l’abacavir et un risque d’infarctus du myocarde. Des méta-analyses d’essais contrôlés à répartition aléatoire n’ont pas révélé de risque additionnel d’infarctus du myocarde lié à l’emploi de l’abacavir. À ce jour, aucun mécanisme biologique établi ne permet d’expliquer une augmentation possible du risque. Dans leur ensemble, les données disponibles, issues des études d’observation et des essais cliniques contrôlés démontrent une incohérence et, par conséquent, la preuve d’une relation causale entre le traitement par l’abacavir et le risque d’infarctus du myocarde est peu concluante.
Par mesure de précaution, le risque sous-jacent de coronaropathie doit être pris en considération lorsqu’on prescrit un traitement antirétroviral, y compris l’abacavir, et des mesures doivent être prises afin de réduire au minimum tous les facteurs de risque modifiables (p. ex., hypertension, hyperlipidémie, diabète de type 2 et tabagisme).
Système endocrinien et métabolisme
Lipides sériques et glycémie
Les taux de lipides sériques et la glycémie peuvent augmenter durant un traitement antirétroviral. La maîtrise de la maladie et les changements apportés au mode de vie peuvent également être des facteurs contributifs. Le dosage des lipides sériques et de la glycémie doit être envisagé. La dyslipidémie et les hausses de la glycémie doivent être traitées si l’état clinique le justifie.
Système sanguin et lymphatique
De très rares cas d’érythroblastopénie chronique acquise ont été signalés lors du traitement par la lamivudine. L’arrêt du traitement par cet agent s’est traduit par la normalisation des paramètres hématologiques chez les patients chez lesquels on soupçonnait une érythroblastopénie chronique acquise induite par la lamivudine.
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
Des cas de toxicité hépatique, y compris l’élévation des paramètres biochimiques sériques de la fonction hépatique, l’hépatite et l’insuffisance hépatique aiguë, ont été signalés chez des patients qui recevaient un traitement contenant du dolutégravir, mais qui n’avaient aucune maladie hépatique préexistante ni d’autres facteurs de risque identifiables. Une atteinte hépatique causée par le médicament ayant mené à une greffe du foie a été signalée pendant le traitement par TRIUMEQ. Il est recommandé de surveiller l’apparition d’une hépatotoxicité durant le traitement.
Modifications des résultats des épreuves de la fonction hépatique chez les patients présentant une infection concomitante par le virus de l’hépatite B ou de l’hépatite C
Le risque d’élévation du taux de transaminases associé à l’emploi de TRIUMEQ peut être plus grand chez les patients atteints d’une hépatite B ou C sous-jacente. On a observé une élévation des résultats des épreuves hépatiques compatible avec le syndrome inflammatoire de reconstitution immunitaire
chez certains patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, au début du traitement par le dolutégravir. La surveillance des constantes biochimiques hépatiques est recommandée chez ces patients. Une diligence particulière s’impose au moment de mettre en route ou de maintenir un traitement efficace contre l’hépatite B (d’après les lignes directrices en matière de traitement) lorsqu’un traitement reposant sur le dolutégravir est instauré chez les patients co-infectés par le virus de l’hépatite B (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Exacerbation de l’hépatite B postérieure au traitement
D’après les données recueillies lors des études cliniques et depuis la mise en marché de la lamivudine, il peut arriver que certains patients atteints d’une infection chronique par le virus de l’hépatite B (VHB) présentent des signes cliniques ou biologiques d’hépatite récurrente à l’arrêt du traitement par la lamivudine; cette situation pourrait avoir des conséquences plus graves chez les patients souffrant d’une hépatopathie décompensée. Quand on arrête le traitement par TRIUMEQ chez un patient souffrant d’une infection concomitante par le VHB, on doit envisager d’assurer une surveillance périodique de la fonction hépatique et des marqueurs de la réplication du VHB.
Acidose lactique et hépatomégalie sévère avec stéatose
On a signalé des cas, parfois mortels, d’acidose lactique et d’hépatomégalie sévère avec stéatose pendant l’administration d’analogues nucléosidiques seuls ou en association, y compris l’abacavir et la lamivudine et d’autres antirétroviraux. La majorité de ces cas sont survenus chez des femmes. Les signes cliniques suivants peuvent évoquer la survenue d’une acidose lactique : faiblesse généralisée, anorexie et perte de poids soudaine et inexpliquée, symptômes gastro-intestinaux et symptômes respiratoires (dyspnée et tachypnée). Le sexe féminin et l’obésité peuvent constituer des facteurs de risque. La prudence est de rigueur lorsqu’on administre TRIUMEQ ou d’autres analogues nucléosidiques, notamment chez les patients qui présentent des facteurs de risque connus d’affection hépatique. Toutefois, des cas ont également été signalés chez des patients pour lesquels on ne connaissait aucun facteur de risque. Le traitement par TRIUMEQ doit être interrompu chez tout patient qui accuse des signes cliniques ou biologiques évocateurs d’une acidose lactique avec ou sans hépatite (pouvant comprendre l’hépatomégalie et la stéatose même en l’absence d’élévations marquées des taux de transaminases).
Pancréatite
Il y a eu quelques cas de pancréatite chez des patients recevant des analogues nucléosidiques, y compris l’abacavir et la lamivudine. Il n’a pas été clairement établi si ces cas sont attribuables au traitement médicamenteux ou à l’infection par le VIH sous-jacente. Il faut envisager une pancréatite si un patient présente des douleurs abdominales, des nausées, des vomissements ou une élévation des marqueurs biochimiques. L’utilisation de TRIUMEQ doit être interrompue jusqu’à ce que le diagnostic de pancréatite ait été écarté (voir 8.5 Effets indésirables observés après la commercialisation).
Insuffisance hépatique
L’emploi de TRIUMEQ n’est pas recommandé en présence d’atteinte hépatique modérée ou sévère (classe B ou C de Child-Pugh) (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique). Si une réduction de la dose d’abacavir, un composant de TRIUMEQ, est nécessaire en présence d’atteinte hépatique légère (classe A de Child-Pugh), on doit utiliser des préparations distinctes de dolutégravir, d’abacavir et de lamivudine.
Hypersensibilité
L’abacavir et le dolutégravir sont associés à un risque de réaction d’hypersensibilité qui, dans les deux cas, se caractérise par une fièvre et/ou une éruption cutanée et d’autres symptômes indiquant une atteinte de plusieurs organes (voir 7 Mises en garde et précautions, Description clinique des réactions d’hypersensibilité). En contexte clinique, il est impossible de déterminer si une réaction d’hypersensibilité à TRIUMEQ est attribuable à l’abacavir ou au dolutégravir. Des réactions d’hypersensibilité ont été observées plus fréquemment avec l’abacavir : certaines d’entre elles ont menacé le pronostic vital, et même entraîné la mort dans de rares cas, en l’absence d’une prise en charge adéquate. Les patients porteurs de l’allèle HLA-B*5701 présentent un risque élevé de réaction d’hypersensibilité à l’abacavir. Par contre, les réactions d’hypersensibilité à l’abacavir sont peu fréquentes chez les patients qui ne sont pas porteurs de cet allèle.
Prise en charge clinique
Il convient de procéder au dépistage de l’allèle HLA-B*5701 chez tous les patients avant la mise en route ou la reprise d’un traitement par TRIUMEQ.
Ne pas utiliser TRIUMEQ chez les patients porteurs de l’allèle HLA-B*5701 ni chez les patients qui ne sont pas porteurs de cet allèle mais chez qui une réaction d’hypersensibilité à l’abacavir a été soupçonnée lors d’un traitement antérieur.
Les patients qui ne sont pas porteurs de l’allèle HLA-B*5701 peuvent avoir une réaction d’hypersensibilité à l’abacavir, mais celle-ci est beaucoup plus fréquente chez les patients porteurs de l’allèle HLA-B*5701.
Que le patient soit porteur de l’allèle HLA-B*5701 ou non, on doit définitivement mettre fin au traitement par TRIUMEQ si l’on ne peut écarter l’existence d’une réaction d’hypersensibilité et ce, même si d’autres diagnostics sont possibles (p. ex., une affection des voies respiratoires d’apparition soudaine telle pneumonie, bronchite, pharyngite ou grippe, une gastro-entérite ou des réactions provoquées par d’autres médicaments).
La reprise du traitement par un produit contenant de l’abacavir après une réaction d’hypersensibilité soupçonnée à l’abacavir peut provoquer une prompte réapparition des symptômes, en l’espace de quelques heures. La récidive de la réaction d’hypersensibilité est habituellement plus sévère que sa manifestation initiale et peut entraîner une hypotension menaçant le pronostic vital, voire la mort.
Ne JAMAIS reprendre le traitement par TRIUMEQ ou par tout autre produit contenant de l’abacavir ou du dolutégravir chez un patient ayant déjà arrêté de prendre TRIUMEQ en raison d’une réaction d’hypersensibilité. Si le traitement par TRIUMEQ a déjà été abandonné pour une raison autre que l’apparition de symptômes d’une réaction d’hypersensibilité, et si la reprise du traitement par TRIUMEQ ou par tout autre produit contenant de l’abacavir ou du dolutégravir est envisagée, évaluer soigneusement la raison invoquée pour l’arrêt du traitement par TRIUMEQ afin de s’assurer que le patient n’a pas eu de symptômes d’une réaction d’hypersensibilité.
Syndrome de Stevens-Johnson (SSJ) et épidermolyse bulleuse toxique (EBT)
Cas présumés du syndrome de Stevens-Johnson (SSJ) et d’épidermolyse bulleuse toxique (EBT) (principalement en concomitance avec des médicaments reconnus comme ayant été associés au SSJ et à l’EBT, respectivement). En raison des signes et symptômes cliniques communs de l’hypersensibilité à l’abacavir, du SSJ et de l’EBT, et de la possibilité que certains patients puissent avoir une hypersensibilité à de multiples médicaments, l’abacavir doit être arrêté et ne doit pas être repris dans de tels cas.
Si la possibilité d’une hypersensibilité ne peut être écartée, NE PAS reprendre le traitement par TRIUMEQ ou par tout autre produit contenant de l’abacavir ou du dolutégravir.
Si des symptômes d’hypersensibilité à l’abacavir ou au dolutégravir n’ont pas été détectés, on peut reprendre le traitement en assurant une surveillance continue du patient afin de déceler l’apparition des symptômes d’une réaction d’hypersensibilité. On doit informer le patient qu’une réaction d’hypersensibilité peut survenir lors de la reprise du traitement par TRIUMEQ ou par tout autre produit contenant de l’abacavir ou du dolutégravir. Une tentative de reprise du traitement convient seulement si les bienfaits escomptés l’emportent sur les risques et si le patient ou son entourage peut facilement accéder aux soins médicaux requis en cas de réaction indésirable.
Description clinique des réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été signalées chez moins de 1 % des patients traités par le dolutégravir lors des études cliniques. Elles se sont caractérisées par des éruptions cutanées, des symptômes constitutionnels et, parfois, des dysfonctionnements organiques, notamment des atteintes hépatiques sévères.
Les réactions d’hypersensibilité à l’abacavir ont été bien décrites dans le cadre des études cliniques et du suivi post-commercialisation. Les symptômes se sont généralement manifestés au cours des six premières semaines de traitement par l’abacavir (délai d’apparition médian : 11 jours), mais ils peuvent survenir à n’importe quel moment durant le traitement.
Dans presque tous les cas de réaction d’hypersensibilité à l’abacavir, on observe de la fièvre et/ou des éruptions cutanées. Les autres signes et symptômes observés lors d’une réaction d’hypersensibilité à l’abacavir peuvent être de nature respiratoire (soit, entre autres, pharyngite, dyspnée ou toux) ou gastro-intestinale (soit, entre autres, nausées, vomissements, diarrhée et douleurs abdominales). Il importe de souligner que ces symptômes peuvent conduire à un diagnostic erroné de maladie respiratoire (pneumonie, bronchite, pharyngite) ou de gastro-entérite. Malaise général, fatigue et courbatures comptent parmi les autres signes et symptômes de réaction d’hypersensibilité fréquemment observés. Les symptômes liés à cette réaction d’hypersensibilité s’aggravent si on poursuit le traitement et peuvent mettre la vie du patient en danger. Ces symptômes rétrocèdent généralement lorsque le patient cesse de prendre le produit contenant de l’abacavir.
L’emballage de TRIUMEQ contient une carte de mise en garde destinée au patient, qui donne des renseignements sur cette réaction d’hypersensibilité (une copie de cette carte se trouve à la dernière page de la présente monographie).
Description détaillée des réactions d’hypersensibilité à l’abacavir
Hypersensibilité à l’abacavir
Les signes et les symptômes d’hypersensibilité à l’abacavir sont énumérés ci-dessous. Ces signes et symptômes ont été signalés dans le cadre des études cliniques ou du suivi post-commercialisation. Ceux qui ont été observés chez au moins 10 % des patients ayant eu une réaction d’hypersensibilité figurent en caractères gras.
Tel qu’il a été mentionné à la section 7 Mises en garde et précautions, presque tous les patients qui présentent une réaction d’hypersensibilité auront de la fièvre et/ou une éruption cutanée (habituellement maculopapuleuse ou de type urticaire) dans le cadre du syndrome, mais des réactions se sont également produites en l’absence d’une éruption cutanée ou de fièvre. Les autres symptômes clés peuvent être de nature gastro-intestinale, respiratoire ou constitutionnelle (p. ex., léthargie et malaise).
Peau : Éruption cutanée (habituellement maculopapuleuse ou de type urticaire)
Appareil gastro-intestinal : Nausées, vomissements, diarrhée, douleurs abdominales, ulcération buccale
Appareil respiratoire : Dyspnée, toux, mal de gorge, syndrome de détresse respiratoire chez l’adulte, insuffisance respiratoire Divers : Fièvre, fatigue, malaise, œdème, lymphadénopathie, hypotension, conjonctivite, anaphylaxie Système nerveux/psychiatrie : Céphalées, paresthésie
Système sanguin : Lymphopénie
Foie et pancréas : Élévation des résultats des épreuves de la fonction hépatique, insuffisance hépatique
Appareil locomoteur : Myalgie, rarement myolyse, arthralgie, taux élevé de créatine-phosphokinase
Appareil urinaire : Taux élevé de créatinine, insuffisance rénale
La reprise du traitement par l’abacavir après une réaction d’hypersensibilité à l’abacavir provoque une prompte réapparition des symptômes en quelques heures. La récidive de la réaction d’hypersensibilité est habituellement plus sévère que sa manifestation initiale et peut entraîner une hypotension menaçant le pronostic vital, voire la mort. Des réactions se sont également produites de manière peu fréquente après la reprise du traitement par l’abacavir chez des patients qui avaient présenté un seul des symptômes clés d’hypersensibilité (voir ci-dessus) avant l’interruption du traitement par l’abacavir et, dans de très rares cas, chez des patients n’ayant présenté auparavant aucun symptôme de réaction d’hypersensibilité (c.-à-d. qui toléraient auparavant l’abacavir) qui ont repris le traitement.
Pour obtenir plus de détails au sujet de la prise en charge clinique d’une réaction soupçonnée d’hypersensibilité à l’abacavir, veuillez consulter la section 7 Mises en garde et précautions, Hypersensibilité, Prise en charge clinique.
Système immunitaire
Syndrome inflammatoire de reconstitution immunitaire (SIRI)
Durant la phase initiale du traitement, les patients qui répondent au traitement antirétroviral pourraient présenter une réponse inflammatoire à des infections opportunistes peu évolutives ou résiduelles (p. ex., complexe Mycobacterium avium [CMA], cytomégalovirose [CMV], pneumonie à Pneumocystis jirovecii [PPC] ou tuberculose [TB]), lesquelles peuvent nécessiter d’autres évaluations et traitements.
On a également fait état de troubles auto-immuns (comme la maladie de Basedow, la polymyosite, l’hépatite auto-immune et le syndrome de Guillain-Barré) dans le contexte de la reconstitution immunitaire, cependant le moment de leur installation est plus variable. En effet, ils peuvent survenir plusieurs mois après le début du traitement et leur présentation peut parfois être atypique.
Fonction rénale
Étant donné que TRIUMEQ est une association à dose fixe et qu’il n’est pas possible d’ajuster la dose de ses composants individuels, son emploi n’est pas recommandé chez les patients ayant une clairance de la créatinine inférieure à 30 mL/min. Si une réduction de la dose est nécessaire en raison d’une atteinte rénale, on doit utiliser des préparations distinctes de dolutégravir, d’abacavir et de lamivudine (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Patients présentant une atteinte rénale (clairance de la créatinine de 30 à 49 mL/min)
Les patients dont la clairance de la créatinine (ClCr) est comprise entre 30 et 49 mL/min et qui sont traités par TRIUMEQ pourraient présenter une exposition à la lamivudine (aire sous la courbe [ASC]) de 1,6 à 3,3 fois plus élevée que ceux dont la ClCr est ≥ 50 mL/min. Il n’existe pas de données d’innocuité provenant d’essais cliniques contrôlées à répartition aléatoire comparant TRIUMEQ à chacun de ses composants individuels chez des patients dont la ClCr était comprise entre 30 et 49 mL/min et chez qui un ajustement de la dose de lamivudine a été effectué. Lors des premiers essais en vue de l’homologation de la lamivudine en association avec la zidovudine, des expositions plus élevées à la lamivudine ont été associées à des taux de toxicités hématologiques (neutropénie et anémie) accrus, bien que les abandons en raison de la neutropénie ou de l’anémie soient survenus respectivement chez moins de 1 % des sujets. Il faut surveiller les patients dont la ClCr se maintient entre 30 et 49 mL/min et qui sont traités par TRIUMEQ afin de déceler la présence de signes ou symptômes d’une toxicité hématologique. En cas d’apparition ou d’aggravation d’une neutropénie ou d’une anémie, il est recommandé d’ajuster la dose de lamivudine, conformément aux renseignements posologiques de cette dernière. Si un ajustement de la dose de lamivudine est indiqué, il faut cesser l’administration de TRIUMEQ et chacun des composants doit servir à l’établissement du schéma thérapeutique.
7.1 Populations particulières
7.1.1 Grossesse
Il existe peu d’information sur l’utilisation de TRIUMEQ pendant la grossesse. TRIUMEQ ne devrait pas être utilisé chez la femme enceinte à moins que les bienfaits escomptés ne l’emportent sur les risques possibles auxquels le fœtus est exposé.
Les données concernant l’utilisation de TRIUMEQ chez les femmes enceintes sont insuffisantes pour évaluer de manière définitive le risque d’anomalies congénitales et de fausse couche associé au médicament. Par contre, les données dont on dispose et qui proviennent du registre des grossesses antirétrovirales (Antiretroviral Pregnancy Registry ou APR) concernant chacun des composants de TRIUMEQ ne révèlent aucune hausse du risque d’anomalies congénitales (voir Renseignements sur les composants individuels). Dans l’ensemble de la population canadienne, le taux de base estimé d’anomalies congénitales majeures et de fausse couche pour ce qui est des grossesses reconnues sur le plan clinique est de 3 à 5 % et de 15 à 25 %, respectivement.
Renseignements sur les composants individuels
Dolutégravir :
Les résultats de deux larges études sur la surveillance de l’issue des grossesses, qui ont été menées au Botswana (étude Tsepamo) et en Eswatini et qui comptaient, au total, plus de19 000 personnes recevant un traitement contenant du dolutégravir au moment de la conception, n’ont montré aucune différence significative quant à la prévalence des anomalies du tube neural entre les nourrissons nés de personnes qui avaient été exposées au dolutégravir au moment de la conception et ceux nés de personnes qui recevaient des traitements antirétroviraux sans dolutégravir au moment de la conception ou nés de personnes qui n’étaient pas infectées par le VIH.
La première analyse provisoire de l’étude Tsepamo menée au Botswana et portant sur la surveillance de l’issue des grossesses a permis de mettre en évidence un lien de causalité entre l’exposition au dolutégravir et un risque accru d’anomalies du tube neural lorsque le dolutégravir était administré au moment de la conception et au début de la grossesse. Une autre analyse a, par la suite, été menée auprès d’une plus vaste cohorte de personnes ayant pris part à l’étude sur la surveillance de l’issue des
grossesses au Botswana. Cette cohorte comprenait plus de 9 460 personnes qui étaient exposées au dolutégravir au moment de la conception, 23 664 personnes qui recevaient des traitements sans dolutégravir, ainsi que 170 723 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,11 % (IC à 95 % : de 0,05 % à 0,19 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient des traitements sans dolutégravir (0,11 %; IC à 95 % : de 0,07 % à 0,16 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,06 %; IC à 95 % : de 0,04 % à 0,16 %).
L’étude menée en Eswatini sur la surveillance de l’issue des grossesses comptait 9 743 cas d’exposition au dolutégravir au moment de la conception, 1 838 personnes qui recevaient des traitements sans dolutégravir et 32 259 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,08 % (IC à 95 % : de 0,04 % à 0,16 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient des traitements sans dolutégravir (0,22 %; IC à 95 % : de 0,06 % à 0,56 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,08 %; IC à 95 % : de 0,06 % à 0,12 %). La prévalence des anomalies du tube neural observée chez les nourrissons nés de personnes recevant des traitements sans dolutégravir était associée à un large intervalle de confiance compte tenu de la petite taille de l’échantillon.
Les limites de ces études sur la surveillance de l’issue des grossesses comprennent le manque de données permettant de déterminer si les caractéristiques initiales étaient homogènes entre les groupes étudiés ou d’évaluer d’autres facteurs tels que l’utilisation d’acide folique avant la conception ou au cours du premier trimestre.
Selon des rapports prospectifs au APR portant sur 1 378 expositions au dolutégravir pendant des grossesses (dont 874 pendant le premier trimestre) ayant abouti à des naissances vivantes, le risque global d’anomalies congénitales associé au dolutégravir a été comparable aux taux de base d’anomalies congénitales observés dans le cadre de deux systèmes de surveillance de population (Metropolitan Atlanta Congenital Defects Program [MACDP] ayant décelé 2,72 cas d’anomalies par 100 naissances vivantes et Texas Birth Defects Registry [TBDR] ayant décelé 4,17 cas par 100 naissances vivantes). La prévalence des anomalies pour les naissances vivantes était de 3,3 % (IC à 95 % : de 2,2 % à 4,7 %) lorsque le traitement contenant du dolutégravir avait été administré au cours du premier trimestre et de 5,0 % (IC à 95 % : de 3,2 % à 7,3 %) lorsque le traitement contenant du dolutégravir avait été administré pendant le deuxième ou le troisième trimestre.
Le dolutégravir traverse facilement la barrière placentaire chez l’humain. Chez les femmes enceintes infectées par le VIH, les concentrations médianes (intervalle) de dolutégravir dans le cordon ombilical fœtal étaient 1,28 (de 1,21 à 1,28) fois plus élevées que les concentrations plasmatiques périphériques maternelles.
Les données sont insuffisantes pour déterminer les effets du dolutégravir chez les nouveau-nés.
Des études évaluant les effets toxiques sur la reproduction chez l’animal n’ont mis en évidence aucun effet tératogène, aucun effet sur la fonction reproductrice et aucun signe de toxicité embryonnaire ou fœtale pertinente, notamment aucune anomalie du tube neural, chez des rats et des lapins, après une exposition correspondant respectivement à ≥ 30 et à 0,55 fois l’exposition clinique chez l’humain, d’après l’aire sous la courbe (ASC) (voir la section 16 Toxicologie non clinique).
Lamivudine :
D’après les rapports prospectifs signalés à l’APR comprenant des données relatives à plus de 13 000 cas d’exposition à la lamivudine durant la grossesse ayant mené à une naissance vivante (dont plus de 5 600 cas d’exposition durant le premier trimestre), il n’y avait aucune différence entre le risque global d’anomalies congénitales avec la lamivudine et les taux de base d’anomalies congénitales de 2,72 % et de 4,17 % provenant du MACDP et du TBDR, respectivement. La prévalence des anomalies par naissance vivante était de 3,1 % (IC à 95 % : de 2,6 % à 3,6 %) après une exposition à des traitements contenant de la lamivudine durant le premier trimestre et de 2,9 % (IC à 95 % : de 2,5 % à 3,3 %) après une exposition à des traitements contenant de la lamivudine durant le deuxième ou le troisième trimestre.
Des études sur la reproduction de rats et de lapins n’ont pas révélé d’effets tératogènes de la lamivudine. On a observé des cas d’embryolétalité précoce induite par la lamivudine chez des lapines gravides ayant reçu des doses comparables à celles administrées chez l’humain. Aucun signe d’embryolétalité précoce n’a toutefois été observé chez les rates qui ont reçu des doses équivalant à environ 21 fois la dose recommandée chez l’humain (selon la concentration maximale [Cmax]). On a constaté, lors d’études menées chez des rates gravides, que la lamivudine était transmise au fœtus par voie placentaire (voir la section 16 Toxicologie non clinique).
Abacavir :
Selon des rapports prospectifs au APR portant sur plus de 2 800 expositions à l’abacavir pendant des grossesses (dont plus de 1 450 pendant le premier trimestre) ayant abouti à des naissances vivantes, le risque global d’anomalies congénitales associé à l’abacavir a été comparable aux taux de base d’anomalies congénitales de 2,72 % et de 4,17 % observés respectivement dans le cadre du MACDP et du TBDR. La prévalence des anomalies pour les naissances vivantes était de 3,2 % (IC à 95 % : de 2,4 % à 4,3 %) lorsque le traitement contenant de l’abacavir avait été administré au cours du premier trimestre et de 3,0 % (IC à 95 % : de 2,2 % à 4,1 %) lorsque le traitement contenant de l’abacavir avait été administré pendant le deuxième ou le troisième trimestre.
Des études évaluant les effets toxiques sur la reproduction chez l’animal n’ont mis en évidence aucune altération de la fertilité ni de dommage pour le fœtus, y compris aucune anomalie du tube neural. L’abacavir a été associé à certaines observations dans les études de toxicité sur la reproduction animale (voir 16 Toxicologie non clinique).
Dysfonctionnement mitochondrial
Des cas d’hyperlactatémie légère et transitoire, pouvant être attribuables à un dysfonctionnement mitochondrial, ont été signalés chez des nouveau-nés et des nourrissons exposés in utero ou en période périnatale aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI). On ignore la pertinence clinique de l’hyperlactatémie transitoire. De très rares cas de retard du développement, de convulsions et autres troubles neurologiques ont également été signalés. Cependant, le lien de causalité entre ces événements et l’exposition in utero ou en période périnatale aux INTI n’a pas été établi. Ces observations ne changent en rien les recommandations actuelles à l’égard de l’emploi du traitement antirétroviral chez la femme enceinte pour prévenir la transmission verticale du VIH.
Registre des grossesses antirétrovirales [Antiretroviral Pregnancy Registry (APR)]
On a établi un registre de l’utilisation des antirétroviraux pendant la grossesse afin de surveiller les résultats de l’exposition aux antirétroviraux, y compris TRIUMEQ, autant chez la mère que chez l’enfant. Les professionnels de la santé sont invités à y inscrire leurs patientes : http://www.apregistry.com
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
Les mères infectées par le VIH-1 ne doivent pas allaiter leur enfant pour éviter le risque de transmission postnatale du VIH.
Le dolutégravir est excrété dans le lait maternel en petites quantités. Dans le cadre d’une étude ouverte à répartition aléatoire, des femmes enceintes infectées par le VIH et n’ayant jamais été traitées ont reçu un traitement à base de dolutégravir jusqu’à deux semaines après l’accouchement. Le rapport médian (intervalle) des concentrations de dolutégravir entre le lait maternel et le plasma de la mère était de 0,033 (de 0,021 à 0,050). La lamivudine est excrétée dans le lait maternel à des concentrations semblables à celles que l’on trouve dans le sérum. L’abacavir est également excrété dans le lait maternel à des concentrations semblables à celles observées dans le plasma. On doit aviser les mères traitées par TRIUMEQ de ne pas allaiter, afin de prévenir la transmission du VIH à leur nourrisson et l’apparition de tout effet indésirable grave possible chez ce dernier.
7.1.3 Enfants et adolescents
Enfants (< 12 ans) :
TRIUMEQ n’est pas recommandé chez les enfants pesant moins de 40 kg, car l’ajustement posologique nécessaire ne peut être effectué. L’innocuité et l’efficacité de TRIUMEQ n’ont pas été établies chez les enfants de moins de 12 ans et pesant moins de 40 kg.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) :
En raison du nombre insuffisant de sujets âgés de 65 ans ou plus ayant participé aux études cliniques sur TRIUMEQ, il est impossible de déterminer s’ils répondent différemment des sujets plus jeunes. En général, on doit faire preuve de prudence durant le traitement et le suivi des patients âgés recevant TRIUMEQ, car les altérations de la fonction cardiaque, hépatique ou rénale et les affections ou les médications concomitantes sont plus fréquentes dans cette population.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Vous trouverez des détails sur les effets indésirables suivants dans la section 7 Mises en garde et précautions :
- Réactions d’hypersensibilité graves, parfois mortelles
- Lipides sériques et glycémie
- Acidose lactique et hépatomégalie sévère
- Effets sur les paramètres biochimiques sériques de la fonction hépatique chez les patients présentant une infection concomitante par le virus de l’hépatite B ou l’hépatite C
- Exacerbation de l’hépatite après le traitement
- Infarctus du myocarde
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Au sujet des effets indésirables, veuillez également consulter les monographies de TIVICAY et de KIVEXA.
Effets indésirables survenus en cours de traitement
Patients n’ayant jamais été traités
L’évaluation de l’innocuité de TRIUMEQ est fondée principalement sur les analyses des résultats après 48 et 96 semaines d’une étude multicentrique internationale à double insu avec répartition aléatoire et témoin actif, soit l’étude SINGLE (ING114467); cette évaluation s’appuie également sur les données recueillies à 96 semaines de l’étude SPRING-2 (ING113086) chez des patients n’ayant jamais été traités et les données à 48 semaines de l’étude FLAMINGO (ING114915).
Dans l’étude SINGLE, 833 patients n’ayant jamais été traités prenaient au moins une dose de 50 mg de dolutégravir (TIVICAY) jumelée à l’association à dose fixe abacavir-lamivudine (KIVEXA) une fois par jour (N = 414), ou encore l’association à dose fixe éfavirenz-emtricitabine-ténofovir (ATRIPLA) une fois par jour (N = 419). Après 96 semaines, les taux d’abandon du traitement en raison d’effets indésirables ont été de 3 % chez les sujets recevant l’association TIVICAY + KIVEXA et de 12 % chez ceux recevant ATRIPLA une fois par jour.
Dans l’étude SPRING-2, 411 patients prenaient TIVICAY à 50 mg une fois par jour, tandis que 411 patients prenaient 400 mg de raltégravir deux fois par jour; les deux groupes recevaient également un inhibiteur nucléosidique de la transcriptase inverse (INTI) choisi par le chercheur comme traitement de base (soit KIVEXA ou TRUVADA). Parmi ces patients, 169 sujets traités par TIVICAY et 164 sujets traités par le raltégravir recevaient KIVEXA comme traitement de base. Après 96 semaines, les taux d’abandon du traitement en raison d’effets indésirables ont été de 3 % chez les patients traités par TIVICAY et de 2 % chez ceux traités par le raltégravir.
Dans l’étude FLAMINGO, 242 patients prenaient TIVICAY à 50 mg une fois par jour, tandis que 242 patients prenaient 800 mg de darunavir et 100 mg de ritonavir une fois par jour; les deux groupes recevaient également un INTI choisi par le chercheur comme traitement de base (soit KIVEXA ou TRUVADA). Dans ces deux groupes, 33 % des sujets recevaient KIVEXA comme traitement de base. Après 48 semaines, le taux d’abandon du traitement en raison d’effets indésirables a été de 4 % dans chaque groupe.
Les effets indésirables d’intensité modérée à sévère survenus en cours de traitement et observés à une fréquence d’au moins 2 % dans l’un ou l’autre des groupes de l’étude SINGLE sont présentés au Tableau 3.
Tableau 3 Effets indésirables d’intensité au moins modérée (grades 2 à 4) survenus en cours de traitement à une fréquence ≥ 2 % chez des sujets n’ayant jamais été traités – Étude SINGLE
Classification par système et organe/ Terme privilégié | Analyse après 48 semaines | Analyse après 96 semaines | ||
| TIVICAY + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | TIVICAY + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | |
Affections psychiatriques Insomnie Dépression Rêves anormaux | 13 (3 %) 4 (< 1 %) 2 (< 1 %) | 9 (2 %) 5 (1 %) 8 (2 %) | 14 (3 %) 5 (1 %) 3 (< 1 %) | 10 (2 %) 9 (2 %) 8 (2 %) |
Affections du système nerveux Étourdissements Céphalées | 2 (< 1 %) 7 (2 %) | 19 (5 %) 9 (2 %) | 2 (< 1 %) 8 (2 %) | 21 (5 %) 9 (2 %) |
Affections gastro-intestinales Nausées Diarrhée | 3 (< 1 %) 4 (< 1 %) | 12 (3 %) 7 (2 %) | 3 (< 1 %) 3 (< 1 %) | 12 (3 %) 7 (2 %) |
Troubles généraux Fatigue | 6 (1 %) | 5 (1 %) | 7 (2 %) | 7 (2 %) |
| Affections de la peau ou du tissu sous-cutané Éruption cutanée | 1 (< 1 %) | 14 (3 %) | 1 (< 1 %) | 14 (3 %) |
Affections de l’oreille et du labyrinthe Vertiges | 0 | 7 (2 %) | 0 (0 %) | 7 (2 %) |
En général, les taux d’effets indésirables observés dans le sous-groupe de patients ayant reçu TIVICAY + KIVEXA dans le cadre des études SPRING-2 et FLAMINGO étaient comparables à ceux observés dans l’étude SINGLE.
Les réactions indésirables et les anomalies des épreuves de laboratoire observées à 144 semaines dans l’étude SINGLE concordaient généralement avec les observations faites à 48 et à 96 semaines.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Abacavir et lamivudine
L’innocuité de l’administration uniquotidienne par rapport à biquotidienne de l’abacavir et de la lamivudine, administrée soit sous forme de produits distincts ou de KIVEXA, a été évaluée dans le cadre de l’essai ARROW (n = 336). Dans l’essai ARROW (COL105677), l’évaluation principale de l’innocuité était basée sur les effets indésirables de grades 3 et 4. Un effet indésirable de grade 4 (hépatite) dans la cohorte ayant reçu le médicament une fois par jour a été considéré par l’investigateur comme ayant une causalité incertaine, et tous les autres effets indésirables de grade 3 ou 4 ont été considérés par l’investigateur comme n’étant pas liés au médicament. Aucun nouveau problème d’innocuité n’a été mis en évidence chez les sujets pédiatriques par rapport aux données historiques notées chez les patients adultes.
Dolutégravir
IMPAACT P1093 est un essai multicentrique ouvert, non comparatif de 48 semaines réunissant environ 160 enfants âgés de 4 semaines à moins de 18 ans infectés par le VIH-1 dont 23 ayant déjà été traités, mais n’ayant jamais reçu d’ITBI, âgés de 12 ans à moins de 18 ans.
Le profil des effets indésirables liés au médicament observé s’est révélé semblable à celui des adultes. Les effets indésirables de grade 2 signalés par plus d’un sujet ont été la baisse du nombre de neutrophiles (n = 2). Aucun effet indésirable lié au médicament de grade 3 ou 4 n’a été rapporté. Aucun effet indésirable n’a mené à l’abandon de l’étude. Les anomalies des épreuves de laboratoire de grade 3 observées chez un sujet chacune, ont été un taux élevé de bilirubine totale, un taux élevé de lipase et une diminution du nombre de globules blancs. Une baisse du nombre de neutrophiles de grade 4 a été observée. La variation du taux sérique moyen de créatinine était comparable à celle observée chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus en cours de traitement qui sont énumérés ci-dessous ont, dans l’une ou l’autre des études, été observés chez moins de 2 % des patients d’âge adulte n’ayant jamais été traités ou ayant déjà été traités. Ces effets ont été retenus en raison de leur gravité ou du lien de causalité possible avec le médicament.
Affections gastro-intestinales : Douleurs abdominales, distension abdominale, gêne abdominale, dyspepsie, flatulences, reflux gastro-œsophagien, douleurs dans la partie supérieure de l’abdomen, vomissements
Troubles généraux : Fièvre, léthargie
Affections hépatobiliaires : Hépatite
Affections du système immunitaire : Hypersensibilité, syndrome inflammatoire de reconstitution immunitaire
Troubles du métabolisme et de la nutrition : Anorexie, hypertriglycéridémie
Affections musculosquelettiques et du tissu conjonctif : Arthralgie, myalgie, myosite
Affections du système nerveux : Somnolence
Affections psychiatriques : Cauchemars, trouble du sommeil, dépression, idées suicidaires ou tentative de suicide (particulièrement chez les patients ayant des antécédents de dépression ou de maladie psychiatrique)
Affections du rein et des voies urinaires : Atteinte rénale
Affections de la peau ou du tissu sous-cutané : Prurit
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Patients n’ayant jamais été traités
Le Tableau 4 présente des anomalies des paramètres de laboratoire sélectionnées (grades 2 à 4) dont le grade s’est détérioré par rapport au début de l’étude et représentant le grade de toxicité le plus sévère chez au moins 2 % des patients dans l’étude SINGLE.
Tableau 4 Anomalies des paramètres de laboratoire sélectionnées (grades 2 à 4) chez les sujets n’ayant jamais été traités – Étude SINGLE
| Paramètre de laboratoire Terme privilégié (unité) | 48 semaines | 96 semaines | ||
TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | |
ALT (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 9 (2 %) 1 (< 1 %) | 20 (5 %) 2 (< 1 %) | 10 (2 %) 2 (< 1 %) | 22 (5 %) 2 (< 1 %) |
AST (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 7 (2 %) 0 (0 %) | 13 (3 %) 10 (2 %) | 12 (3 %) 1 (< 1 %) | 13 (3 %) 11 (3 %) |
| Créatine kinase (UI/L) Grade 2 (6,0-9,9 x LSN) Grades 3 et 4 (≥ 10,0 x LSN) | 15 (4 %) 11 (3 %) | 7 (2 %) 19 (5 %) | 16 (4 %) 21 (5 %) | 7 (2 %) 28 (7 %) |
| Hyperglycémie (mmol/L) Grade 2 (6,95-13,88 mmol/L) Grades 3 et 4 (> 13,88 mmol/L) | 28 (7 %) 6 (1 %) | 19 (5 %) 1 (< 1 %) | 30 (7 %) 8 (2 %) | 21 (5 %) 2 (< 1 %) |
Lipase (U/L) Grade 2 (> 1,5-3,0 x LSN) Grades 3 et 4 (> 3,0 x LSN) | 33 (8 %) 11 (3 %) | 30 (7 %) 8 (2 %) | 39 (9 %) 16 (4 %) | 40 (10 %) 13 (3 %) |
Phosphore inorganique (mmol/L) Grade 2 (0,65-0,80 mmol/L) Grades 3 et 4 < 0,65 mmol/L) | 37 (9 %) 5 (1 %) | 52 (12 %) 12 (3 %) | 49 (12 %) 5 (1 %) | 70 (17 %) 12 (3 %) |
Nbre total de neutrophiles (103/µL) Grade 2 (0,75-0,99 x 10⁹) Grades 3 et 4 (< 0,75 x 10⁹) | 10 (2 %) 7 (2 %) | 15 (4 %) 12 (3 %) | 12 (3 %) 10 (2 %) | 21 (5 %) 14 (3 %) |
LSN = limite supérieure de la normale
Les variations moyennes observées par rapport au début de l’étude SINGLE pour les valeurs lipidiques choisies sont présentées au Tableau 5.
Tableau 5 Variation moyenne des valeurs lipidiques à jeun par rapport au début de l’étude chez les patients n’ayant jamais été traités – Étude SINGLE
| Paramètre de laboratoire Terme privilégié (unité) | 48 semaines* | 96 semaines | ||
TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | |
| Cholestérol (mmol/L) | 0,44 | 0,62 | 0,62 | 0,72 |
| Cholestérol HDL (mmol/L) | 0,14 | 0,21 | 0,14 | 0,19 |
| Cholestérol LDL (mmol/L) | 0,22 | 0,34 | 0,38 | 0,47 |
| Cholestérol total/C-HDL (rapport) | −0,09 | −0,10 | 0,12 | 0,02 |
| Paramètre de laboratoire Terme privilégié (unité) | 48 semaines* | 96 semaines | ||
TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | TIVICAY 50 mg + KIVEXA 1 f.p.j. (N = 414) | ATRIPLA 1 f.p.j. (N = 419) | |
| Triglycérides (mmol/L) | 0,20 | 0,21 | 0,20 | 0,20 |
* Étude SINGLE : Valeur de p par rapport à ATRIPLA à la 48e semaine; valeur de p prédéfinie ajustée en fonction de la valeur initiale et des facteurs de stratification : p = 0,005 pour le cholestérol et p = 0,032 pour le cholestérol LDL
En général, les anomalies des paramètres de laboratoire observées chez le sous-groupe de patients ayant reçu TIVICAY + KIVEXA dans le cadre des études SPRING-2 et FLAMINGO étaient comparables à celles observées dans l’étude SINGLE.
Dolutégravir : Patients présentant une infection concomitante par le virus de l’hépatite C
Les patients présentant une infection concomitante par le virus de l’hépatite C pouvaient être inscrits à l’étude déterminante de phase III SINGLE si les résultats des épreuves de la fonction hépatique au départ ne dépassaient pas 5 fois la limite supérieure de la normale (LSN); les patients présentant une infection concomitante par le virus de l’hépatite B étaient exclus de l’étude SINGLE. En règle générale, le profil d’innocuité chez les patients présentant une infection concomitante par le virus de l’hépatite C était comparable à celui observé chez les patients non infectés par ce virus, malgré une fréquence plus élevée des anomalies touchant les taux d’AST et d’ALT observée chez les sujets co-infectés dans les deux groupes de traitement. Chez les sujets traités par TRIUMEQ, des anomalies de l’ALT de grades 2 à 4 ont été observées chez 15 % des patients présentant une infection concomitante par le virus de l’hépatite C et 2 % des patients infectés par le VIH seulement (comparativement à 24 % et 4 % dans le groupe traité par ATRIPLA) (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Variations des constantes biologiques mesurées en laboratoire
Il a été démontré que le dolutégravir fait augmenter le taux sérique de créatinine en raison de l’inhibition de la sécrétion tubulaire de la créatinine, sans toutefois affecter la fonction glomérulaire. Des hausses de la créatininémie se sont produites au cours des 4 premières semaines de traitement et sont demeurées stables pendant
| 24 à 96 semaines. Dans l’étude SINGLE, on a observé une variation | ||
| moyenne par rapport au départ de 12,6 µmol/L (variations allant de −28 µmol/L à 52 µmol/L) après | ||
| 96 semaines de traitement. Des | ||
hausses de la créatininémie semblables ont été notées chez les patients ayant déjà été traités (voir 10.2 Pharmacodynamie).
Au cours du programme de développement du dolutégravir, des hausses de la bilirubine totale (ne s’accompagnant pas d’un ictère clinique) ont été relevées chez des sujets des groupes TIVICAY et ISENTRESS (mais pas du groupe éfavirenz). Dans l’étude SINGLE, des variations de −0,52 µmol/L en moyenne (allant de −19 µmol/L à 14 µmol/L) ont été observées après 96 semaines; ces variations ne sont pas jugées pertinentes sur le plan clinique, puisqu’elles reflètent vraisemblablement une compétition entre le dolutégravir et la bilirubine non conjuguée pour une voie de clairance commune (UGT1A1) (voir 10.3 Pharmacocinétique).
Dans l’étude SINGLE, des anomalies de la créatine phosphokinase (CPK) de grades 3 et 4 ont été signalées chez 5 % des patients à la semaine 96. Des cas de myalgie ou de myosite coïncidant avec les hausses de la CPK ont été signalés au cours du programme; leur lien avec l’utilisation du dolutégravir n’a pu être exclu.
Sulfate d’abacavir et lamivudine
Les anomalies des paramètres de laboratoire observées au cours des études cliniques ont révélé des cas de neutropénie, d’anémie, de thrombocytopénie, d’hyperlactatémie et d’élévation passagère des enzymes hépatiques (AST, ALT et GGT).
8.5 Effets indésirables observés après la commercialisation
Outre les effets indésirables signalés lors des essais cliniques, les effets énumérés ci-après ont été rapportés lors de l’utilisation du dolutégravir, de l’abacavir, de la lamivudine ou de l’association à dose fixe de dolutégravir, d’abacavir et de lamivudine en comprimé, après leur homologation.
Ces effets ont été retenus en raison de leur gravité, de leur fréquence de signalement et du lien de causalité possible avec le dolutégravir, l’abacavir et la lamivudine ou d’une combinaison de ces facteurs. Comme ces effets indésirables ont été signalés sur une base volontaire par une population dont la taille est inconnue, il est impossible d’en estimer la fréquence.
Dolutégravir
Affections hématologiques et du système lymphatique : anémie sidéroblastique. Des cas d’anémie sidéroblastique réversible ont été signalés avec des traitements contenant entre autres du dolutégravir (la contribution du dolutégravir dans ces cas est incertaine).
Affections musculosquelettiques et du tissu conjonctif : arthralgie, myalgie
Affections psychiatriques : anxiété
Investigations : gain pondéral
Abacavir
Système endocrinien et métabolisme : acidose lactique (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique), stéatose hépatique
Appareil digestif : pancréatite
Système immunitaire : syndrome inflammatoire de reconstitution immunitaire (voir 7 Mises en garde et précautions, Système immunitaire)
Appareil cutané : éruption cutanée, érythème polymorphe, cas présumés du syndrome de Stevens-Johnson (SSJ) et de nécrolyse épidermique toxique (NET) [principalement en concomitance avec des médicaments reconnus comme ayant été associés au SSJ et au NET, respectivement] (voir 7 Mises en garde et précautions, Hypersensibilité, Prise en charge clinique).
Lamivudine
Organisme entier : anaphylaxie, faiblesse
Système hématologique : érythroblastopénie chronique acquise
Sang et système lymphatique : anémie, lymphadénopathie, splénomégalie
Système endocrinien et métabolisme : acidose lactique (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique), hyperglycémie, hyperlactatémie, stéatose hépatique
Système nerveux : neuropathie périphérique, paresthésie
Appareil digestif : élévations de l’amylase sérique, pancréatite, stomatite
Système immunitaire : syndrome inflammatoire de reconstitution immunitaire (voir 7 Mises en garde et précautions, Système immunitaire)
Appareil cutané : alopécie, prurit, urticaire
Appareil musculosquelettique : troubles musculaires incluant dans de rares cas une rhabdomyolyse, arthralgie
Comprimé d’association à dose fixe de dolutégravir, d’abacavir et de lamivudine
Affections hépatobiliaires : insuffisance hépatique aiguë
Hypersensibilité à l’abacavir
Voir 7 Mises en garde et précautions, Description détaillée des réactions d’hypersensibilité à l’abacavir.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction médicamenteuse n’a été menée avec les comprimés TRIUMEQ. Des études d’interaction médicamenteuse ont été menées avec le dolutégravir, l’abacavir et/ou la lamivudine, qui entrent dans la composition de TRIUMEQ. Aucune interaction importante sur le plan clinique n’est prévue entre le dolutégravir, l’abacavir et la lamivudine, étant donné que leurs voies de métabolisation et d’élimination sont différentes et qu’ils ont peu d’effets sur les transporteurs ou enzymes responsables du métabolisme des médicaments.
Effets du dolutégravir, de l’abacavir et de la lamivudine sur la pharmacocinétique d’autres agents
Dolutégravir
In vitro, le dolutégravir a inhibé le transporteur de cation organique 2 (OCT2) du rein (CI50 = 1,93 µM) ainsi que les transporteurs d’efflux de toxine et de médicaments de type MATE1 (CI50 = 6,34 μM) et MATE2-K (CI50 = 24,8 μM). In vivo, le potentiel du dolutégravir à influer sur le transport des substrats des MATE2-K est plutôt faible. In vivo, le dolutégravir inhibe la sécrétion tubulaire de la créatinine, en raison de son inhibition de l’OCT2. Le dolutégravir pourrait augmenter les concentrations plasmatiques de médicaments dont l’excrétion dépend de l’OCT2 (p. ex., dofétilide, fampridine [aussi appelée dalfampridine] [voir 2 Contre-indications] et metformine) ou du MATE1 (voir le Tableau 6).
In vitro, le dolutégravir a inhibé les transporteurs basolatéraux du rein : transporteur d’anion organique OAT1 (CI50 = 2,12
| μM) et OAT3 (CI50 = 1,97 μM). D’après la concentration plasmatique de dolutégravir | ||||
| libre, les modèles informatiques in silico et l’absence d’effet notable sur la pharmacocinétique in vivo | ||||
| des substrats des transporteurs OAT, le ténofovir et le para-aminohippurate, le dolutégravir a une | ||||
| faible tendance à provoquer des interactions médicamenteuses par l’inhibition des transporteurs du | ||||
| groupe OAT. | ||||
| In vitro, le dolutégravir n’a pas inhibé (CI50 > 50 μM) les isoenzymes du cytochrome P450 (CYP)1A2, | |||
| CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A, de l’uridine diphosphate | |||
| glucuronosyltransférase (UGT) 1A1 et UGT2B7, ou des transporteurs : glycoprotéine P, protéine de | |||
| résistance du cancer du sein (BCRP), pompe d’efflux de sel biliaire (BSEP), | |||
polypeptides 1B1 et 1B3 transporteurs d’anions organiques (OATP1B1 et OATP1B3), transporteur-1 de cations organiques (OCT1) et protéine associée à la multirésistance médicamenteuse (MRP2 ou MRP4). In vitro, le dolutégravir n’a pas exercé d’effet inducteur sur les isoenzymes CYP1A2, CYP2B6 et CYP3A4. Compte tenu de ces résultats et des études sur les interactions médicamenteuses, le dolutégravir ne devrait pas influer sur la pharmacocinétique de médicaments substrats de ces enzymes ou transporteurs.
| Dans le cadre d’études sur les interactions médicamenteuses, le dolutégravir n’a pas eu d’effet | ||
| cliniquement pertinent sur la pharmacocinétique des agents suivants : ténofovir, méthadone, rilpivirine | ||
| et contraceptifs oraux contenant du norgestimate et de l’éthinylestradiol. | ||
Après comparaison des données d’études croisées avec des données pharmacocinétiques historiques relatives à chacun des médicaments pouvant montrer une interaction avec le dolutégravir, ce dernier n’a pas semblé modifier la pharmacocinétique des médicaments suivants : atazanavir, darunavir, éfavirenz, étravirine, fosamprénavir, lopinavir, ritonavir, bocéprévir et télaprévir (voir 9.4 Interactions médicament-médicament).
Abacavir et lamivudine
Des études in vitro ont montré que l’abacavir est capable d’inhiber l’enzyme CYP1A1 et a une capacité
| limitée à inhiber les processus métaboliques médiés par l’enzyme CYP3A4. La lamivudine n’a pas d’effe |
t
| inhibiteur ou inducteur sur l’enzyme CYP3A4. L’abacavir et la lamivudine n’ont pas d’effet inhibiteur ou | ||
| inducteur sur d’autres enzymes CYP (comme CYP2C9 ou CYP2D6) et n’ont pas inhibé, ou n’ont inhibé | ||
| que faiblement, les transporteurs OATP1B1, OATP1B3, la protéine BCRP, la Pgp et les transporteurs | ||
| d’efflux de toxine et de médicaments de type MATE2-K. En outre, la lamivudine n’a pas inhibé, ou n’ | ||
a
| inhibé que faiblement, les transporteurs MATE-1 ou OCT3 et l’abacavir inhibe de façon minimale les | ||
| transporteurs OCT1 et OCT2. Par conséquent, on ne s’attend pas à ce que l’abacavir et la lamivudine | ||
| modifient les concentrations plasmatiques des médicaments qui sont des substrats de ces enzymes ou | ||
| transporteurs. | ||
Bien que l’abacavir soit un inhibiteur de MATE1 et que la lamivudine soit un inhibiteur des transporteurs OCT1 et OCT2 in vitro, leur potentiel à influer sur les concentrations plasmatiques des substrats de ces transporteurs à des doses thérapeutiques (jusqu’à 600 mg pour l’abacavir et 300 mg pour la lamivudine) est faible.
Effets d’autres agents sur la pharmacocinétique du dolutégravir, de l’abacavir et de la lamivudine
Dolutégravir
Le dolutégravir est métabolisé par l’intermédiaire de l’UGT1A1 et, dans une certaine mesure, par la
| CYP3A. Le dolutégravir étant aussi un substrat de l’UGT1A3, de l’UGT1A9, de la CYP3A4, de la | |||
| glycoprotéine P et du BCRP in vitro, les médicaments qui exercent un effet inducteur sur ces enzyme | |||
s
| et ces transporteurs peuvent provoquer l’abaissement des concentrations plasmatiques de | |
| dolutégravir et ainsi réduire l’effet thérapeutique de ce dernier. | |
| L’administration concomitante de dolutégravir et d’autres médicaments inhibiteurs de l’UGT1A1, de | ||
| l’UGT1A3, de l’UGT1A9, de la CYP3A4 et/ou de la glycoprotéine P peut avoir pour effet d’augmenter les | ||
| concentrations plasmatiques de dolutégravir (voir le | ||
Tableau 6).
| In vitro, le dolutégravir n’est pas un substrat des transporteurs OATP1B1, OATP1B3 ou OCT1 chez | ||
| l’humain; par conséquent, on ne s’attend pas à ce que les médicaments qui modulent uniquement ces | ||
| transporteurs modifient les concentrations plasmatiques de dolutégravir | ||
.
| L’étravirine a entraîné une baisse significative des concentrations plasmatiques de dolutégravir, mai |
s
| l’effet de l’étravirine a été mitigé par l’administration concomitante des associations lopinavir-ritonavir | ||
| ou darunavir-ritonavir, et l’on s’attend qu’il soit aussi mitigé par l’association atazanavir-ritonavir. | ||
Le ténofovir, le lopinavir-ritonavir, le darunavir-ritonavir, la rilpivirine, le bocéprévir, le télaprévir, la
| prednisone, la rifabutine et l’oméprazole n’ont exercé aucun effet cliniquement significatif sur la | |
| pharmacocinétique du dolutégravir. | |
Abacavir et lamivudine
Les interactions métaboliques avec l’abacavir et la lamivudine sont peu probables. L’abacavir et la lamivudine ne sont pas largement métabolisés par les enzymes CYP. Chez l’humain, les principales voies métaboliques de l’abacavir font intervenir l’alcool-déshydrogénase et une glucuroconjugaison produisant un acide 5’-carboxylique et un 5’-glucuroconjugué, lesquels représentent environ 66 % de la dose administrée. Ces métabolites sont excrétés dans l’urine. Avec la lamivudine, le risque d’interactions métaboliques est peu probable en raison de son métabolisme limité, de sa faible fixation aux protéines plasmatiques et de la clairance rénale presque totale. La lamivudine est principalement éliminée par sécrétion active de cations organiques. La possibilité d’interactions avec d’autres médicaments administrés conjointement doit être envisagée, surtout lorsque la voie principale d’élimination est le rein. In vitro, l’abacavir n’est pas un substrat des transporteurs OATP1B1, OATP1B3, OCT1, OCT2, OAT1, MATE1, MATE2-K, MRP2 ou MRP4, par conséquent on ne s’attend pas à ce que les médicaments qui modulent ces transporteurs modifient les concentrations plasmatiques de l’abacavir.
Bien que l’abacavir et la lamivudine soient des substrats de la protéine BCRP et de la glycoprotéine P in vitro, des études cliniques ne révèlent aucun changement cliniquement significatif de la pharmacocinétique de l’abacavir lorsqu’il est administré en association avec lopinavir/ritonavir (inhibiteurs de la Pgp et de la BCRP), toutefois, il est peu probable que des inhibiteurs de ces transporteurs d’efflux de toxine affectent la disposition de la lamivudine en raison de sa grande biodisponibilité. In vitro, la lamivudine est un substrat des transporteurs MATE1, MATE2-K et OCT2. Il a été démontré que le triméthoprime (un inhibiteur de ces transporteurs de médicaments) a fait augmenter les concentrations plasmatiques de la lamivudine toutefois, l’ampleur de cette augmentation était telle qu’aucun ajustement de la dose de lamivudine n’est recommandé puisqu’on ne s’attend pas à ce qu’il ait une signification clinique. La lamivudine est un substrat du transporteur de captage hépatique OCT1. Comme l’élimination hépatique joue un rôle mineur dans la clairance de la lamivudine, il est peu probable que les interactions médicamenteuses attribuables à l’inhibition d’OCT1 soient importantes sur le plan clinique.
9.4 Interactions médicament-médicament
Des interactions médicamenteuses choisies sont présentées au Tableau 6. Les recommandations sont fondées soit sur des études d’interactions médicamenteuses soit sur les interactions possibles en raison de l’ampleur qu’elles peuvent avoir et du risque d’effets indésirables graves ou de perte d’efficacité qu’elles peuvent comporter.
Tableau 6 Interactions établies ou potentielles entre le dolutégravir, l’abacavir ou la lamivudine et d’autres médicaments
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique |
| DOLUTÉGRAVIR | ||
| Agents antiviraux contre le VIH-1 | ||
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique |
Inhibiteur non nucléosidique de la transcriptase inverse : étravirinea (ETR) | Dolutégravir ↓ ETR ↔ | Aucun ajustement posologique de TRIUMEQ n’est nécessaire si l’étravirine est prise en concomitance avec l’association atazanavir-ritonavir, darunavir-ritonavir ou lopinavir-ritonavir. Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. chez les patients prenant de l’étravirine sans un inhibiteur de la protéase potentialisé. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. TRIUMEQ doit uniquement être employé avec l’étravirine si celle-ci est administrée conjointement avec l’association atazanavir-ritonavir, darunavir-ritonavir ou lopinavir-ritonavir chez les patients présentant une résistance aux inhibiteurs de l’intégrase. |
Inhibiteur non nucléosidique de la transcriptase inverse : éfavirenza (EFV) | Dolutégravir ↓ EFV ↔ | Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. |
Inhibiteur non nucléosidique de la transcriptase inverse : névirapine | Dolutégravir ↓ | L’administration concomitante de névirapine devrait être évitée, car il n’existe pas suffisamment de données pour recommander une posologie. |
Inhibiteur de la protéase : atazanavira (ATV) | Dolutégravir ↑ ATV ↔ | L’atazanavir a eu pour effet d’augmenter les concentrations plasmatiques de dolutégravir. Aucun ajustement posologique n’est nécessaire. |
Inhibiteur de la protéase : atazanavir/ritonavira (ATV-RTV) | Dolutégravir ↑ ATV ↔ RTV ↔ | L’association atazanavir-ritonavir a eu pour effet d’augmenter les concentrations plasmatiques de dolutégravir. Aucun ajustement posologique n’est nécessaire. |
Inhibiteur de la protéase : tipranavir-ritonavira (TPV-RTV) | Dolutégravir ↓ TPV ↔ RTV ↔ | Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. |
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique | ||||||||
Inhibiteur de la protéase : fosamprénavir-ritonavira (FPV-RTV) | Dolutégravir ↓ FPV ↔ RTV ↔ | Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. | ||||||||
Inhibiteur de la protéase : lopinavir-ritonavira (LPV-RTV) | Dolutégravir ↔ LPV↔ RTV↔ | L’association lopinavir-ritonavir n’a pas modifié la concentration plasmatique du dolutégravir de façon cliniquement pertinente. Aucun ajustement posologique n’est nécessaire. | ||||||||
| Autres agents | ||||||||||
| Antiarythmique : dofétilide | Dofétilide ↑ | L’administration concomitante de dolutégravir et de dofétilide n’a pas été étudiée, mais le dolutégravir a le potentiel de faire augmenter les concentrations plasmatiques de dofétilide par l’inhibition du transporteur OCT2. L’administration concomitante de TRIUMEQ et de dofétilide est contre-indiquée, car la concentration élevée de dofétilide risque d’entraîner des effets toxiques pouvant mettre la vie du patient en danger. | ||||||||
Inhibiteur des canaux potassiques : fampridine (aussi appelée dalfampridine) | Fampridine/ dalfampridine | L’administration concomitante avec TRIUMEQ est contre-indiquée en raison du risque de convulsions associé à la fampridine/dalfampridine. | ||||||||
Anticonvulsivants : oxcarbazépine carbamazépine phénytoïne phénobarbital | Dolutégravir ↓ | Ajuster la posologie de dolutégravir à | ||||||||
| 50 mg 2 f.p.j. Le patient doit prendre une | ||||||||||
| dose supplémentaire de 50 mg de | ||||||||||
| dolutégravir 12 heures après avoir pris | ||||||||||
| TRIUMEQ. On doit éviter d’administrer ces | ||||||||||
| inducteurs du métabolisme en | ||||||||||
| concomitance avec le dolutégravir chez les | ||||||||||
| patients présentant une résistance aux | ||||||||||
| inhibiteurs de l’intégrase. | ||||||||||
Médicaments contenant des cations polyvalents (p. ex., Mg ou Al) Antiacides ou laxatifsa contenant des cations, sucralfate, | Dolutégravir ↓ | On recommande d’administrer TRIUMEQ 2 heures avant ou 6 heures après la prise de médicaments contenant des cations polyvalents. | ||||||||
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique |
| médicaments tamponnés | ||
| Suppléments de calcium et de fera | Dolutégravir ↓ | TRIUMEQ et les suppléments de calcium et/ou de fer ou les multivitamines qui contiennent du calcium et/ou du fer peuvent être pris en même temps si le patient les ingère avec de la nourriture. Chez le patient à jeun, TRIUMEQ doit être pris 2 heures avant ou 6 heures après la prise de suppléments contenant du calcium et/ou du fer. |
| Antidiabétique : metformine | Metformine ↑ | On doit envisager d’ajuster la dose de metformine au moment d’entreprendre ou d’arrêter le traitement concomitant afin de conserver la maîtrise de la glycémie. |
| Rifampinea | Dolutégravir ↓ | Ajuster la posologie de dolutégravir à 50 mg 2 f.p.j. Le patient doit prendre une dose supplémentaire de 50 mg de dolutégravir 12 heures après avoir pris TRIUMEQ. |
| ABACAVIR | ||
| Riociguat 1. | L’abacavir inhibe l’enzyme CYP 1A1 in vitro. L’administration concomitante d’une dose unique de riociguat (0,5 mg) à des sujets infectés par le VIH-1 recevant TRIUMEQ (1 f.p.j.) a augmenté d’environ 3 fois l’ASC0-∞ du riociguat par rapport à celle observée précédemment chez des sujets en bonne santé. 2. | Il faut faire preuve de prudence quand TRIUMEQ est administré en concomitance avec ADEMPAS (riociguat). Il pourrait être nécessaire de réduire la dose de riociguat; consulter la monographie du riociguat pour connaître les recommandations posologiques. |
Éthanol 3. 4. | ASC de l’abacavir ↑ ASC de l’éthanol ↔ 5. | Compte tenu du profil d’innocuité de l’abacavir, ces résultats ne sont pas considérés comme significatifs sur le plan clinique. |
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique |
| Méthadone | ASC de l’abacavir ↔ Cmax ↓ CL/F de la méthadone ↑ 6. | La modification des propriétés pharmacocinétiques de l’abacavir n’est pas considérée comme pertinente sur le plan clinique. La modification des propriétés pharmacocinétiques de la méthadone n’est pas jugée importante sur le plan clinique chez la majorité des patients; toutefois, il peut s’avérer nécessaire d’ajuster la dose de méthadone à l’occasion. |
| LAMIVUDINE | ||
| Triméthoprime-sulfaméthoxazole (co-trimoxazole) | ASC de la lamivudine ↑ ASC du triméthoprime ↔ ASC du sulfaméthoxazole ↔ | À moins que le patient ne présente une atteinte rénale, il n’est pas nécessaire d’ajuster la posologie de la lamivudine (voir 4.2 Posologie recommandée et ajustement posologique). La lamivudine n’a pas d’effet sur la pharmacocinétique du triméthoprime ou du sulfaméthoxazole. L’effet de l’administration concomitante de lamivudine et des doses plus élevées de co-trimoxazole utilisées dans le traitement de la pneumonie à Pneumocystis jiroveci (souvent appelée PPC) et de la toxoplasmose n’a pas été étudié. |
| Emtricitabine | La lamivudine pourrait inhiber la phosphorylation intracellulaire de l’emtricitabine en cas d’administration concomitante des deux médicaments. De plus, pour la lamivudine ainsi que l’emtricitabine, le mécanisme de résistance virale se développe par la mutation du même gène de la transcriptase inverse virale (M184V); par conséquent, l’efficacité thérapeutique de ces médicaments pris en association pourrait être limitée. TRIUMEQ n’est pas recommandé en association avec l’emtricitabine ni avec tout produit d’association à dose fixe contenant de l’emtricitabine. | |
| Solution de sorbitol (3,2 g, 10,2 g, 13,4 g) | Dose unique de solution buvable de lamivudine à 300 mg Lamivudine : | Dans la mesure du possible, éviter l’administration concomitante chronique de médicaments contenant du sorbitol et la lamivudine. Envisager une surveillance plus |
Classe du médicament concomitant : nom du médicament | Effet sur les concentrations | Commentaire clinique |
| ASC ↓ 14 %; 32 %; 36 % Cmax ↓ 28 %; 52 %, 55 % | fréquente de la charge virale VIH-1 lorsque l’administration concomitante chronique ne peut être évitée. |
a Voir 10.3 Pharmacocinétique pour connaître l’ampleur des interactions (
Tableau 8 et Tableau 9)
Les effets du dolutégravir sur l’exposition aux médicaments administrés en concomitance sont présentés au Tableau 7. Les effets des médicaments administrés en concomitance sur l’exposition au dolutégravir sont présentés au
Tableau 8.
Tableau 7 Résumé de l’effet du dolutégravir sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
Médicament(s) administré(s) en concomitance et dose(s) | Dose de TIVICAY | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans dolutégravir Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
| Éthinylestradiol 0,035 mg | 50 mg 2 fois par jour | 15 | 1,02 (de 0,93 à 1,11) | 1,03 (de 0,96 à 1,11) | 0,99 (de 0,91 à 1,08) |
| Méthadone 20 à 150 mg | 50 mg 2 fois par jour | 12 | 0,99 (de 0,91 à 1,07) | 0,98 (de 0,91 à 1,06) | 1,00 (de 0,94 à 1,06) |
| Midazolam 3 mg | 25 mg 1 fois par jour | 10 | _ | 0,95 (de 0,79 à 1,15) | _ |
| Norgestimate 0,25 mg | 50 mg 2 fois par jour | 15 | 0,93 (de 0,85 à 1,03) | 0,98 (de 0,91 à 1,04) | 0,89 (de 0,82 à 0,97) |
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,21 (de 1,07 à 1,38) | 1,06 (de 0,98 à 1,16) | 1,10 (de 0,99 à 1,22) |
Fumarate de ténofovir disoproxil 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,19 (de 1,04 à 1,35) | 1,12 (de 1,01 à 1,24) | 1,09 (de 0,97 à 1,23) |
Metformine 500 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | _ | 1,79 (de 1,65 à 1,93) | 1,66 (de 1,53 à 1,81) |
Metformine 500 mg, 2 fois par jour | 50 mg 2 fois par jour | 14 | _ | 2,45 (de 2,25 à 2,66) | 2,11 (1,91 à 2,33) |
Tableau 8 Résumé de l’effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques du dolutégravir
Médicament(s) administré(s) en concomitance et dose(s) | Dose de TIVICAY | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Atazanavir 400 mg, 1 fois par jour | 30 mg 1 fois par jour | 12 | 2,80 (de 2,52 à 3,11) | 1,91 (de 1,80 à 2,03) | 1,50 (de 1,40 à 1,59) |
Atazanavir-ritonavir 300/100 mg, 1 fois par jour | 30 mg 1 fois par jour | 12 | 2,21 (de 1,97 à 2,47) | 1,62 (de 1,50 à 1,74) | 1,34 (de 1,25 à 1,42) |
Ténofovir 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 15 | 0,92 (de 0,82 à 1,04) | 1,01 (de 0,91 à 1,11) | 0,97 (de 0,87 à 1,08) |
Darunavir-ritonavir 600/100 mg, 2 fois par jour | 30 mg 1 fois par jour | 15 | 0,62 (de 0,56 à 0,69) | 0,78 (de 0,72 à 0,85) | 0,89 (de 0,83 à 0,97) |
Éfavirenz 600 mg, 1 fois par jour | 50 mg 1 fois par jour | 12 | 0,25 (de 0,18 à 0,34) | 0,43 (de 0,35 à 0,54) | 0,61 (de 0,51 à 0,73) |
Étravirine 200 mg, 2 fois par jour | 50 mg 1 fois par jour | 15 | 0,12 (de 0,09 à 0,16) | 0,29 (de 0,26 à 0,34) | 0,48 (de 0,43 à 0,54) |
Étravirine + darunavir- ritonavir 200 mg + 600/100 mg, 2 fois par jour | 50 mg 1 fois par jour | 9 | 0,63 (de 0,52 à 0,76) | 0,75 (de 0,69 à 0,81) | 0,88 (de 0,78 à 1,00) |
| Étravirine + lopinavir-ritonavir 200 mg + 400/100 mg 2 fois par jour | 50 mg 1 fois par jour | 8 | 1,28 (de 1,13 à 1,45) | 1,11 (de 1,02 à 1,20) | 1,07 (de 1,02 à 1,13) |
| Fosamprénavir-ritonavir 700 mg + 100 mg, 2 fois par jour | 50 mg 1 fois par jour | 12 | 0,51 (de 0,41 à 0,63) | 0,65 (de 0,54 à 0,78) | 0,76 (de 0,63 à 0,92) |
Lopinavir-ritonavir 400/100 mg, 2 fois par jour | 30 mg 1 fois par jour | 15 | 0,94 (de 0,85 à 1,05) | 0,97 (de 0,91 à 1,04) | 1,00 (de 0,94 à 1,07) |
| Maalox | 50 mg dose unique | 16 | 0,26 (de 0,21 à 0,31) | 0,26 (de 0,22 à 0,32) | 0,28 (de 0,23 à 0,33) |
Maalox 2 heures après le dolutégravir | 50 mg dose unique | 16 | 0,70 (de 0,58 à 0,85) | 0,74 (de 0,62 à 0,90) | 0,82 (de 0,69 à 0,98) |
Carbonate de calcium, 1200 mg administration simultanée (à jeun) | 50 mg dose unique | 12 | 0,61 (de 0,47 à 0,80) | 0,61 (de 0,47 à 0,79) | 0,63 (de 0,50 à 0,81) |
Carbonate de calcium, 1200 mg administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 1,08 (de 0,81 à 1,42) | 1,09 (de 0,84 à 1,43) | 1,07 (de 0,83 à 1,38) |
| Carbonate de calcium, 1200 mg | 50 mg dose unique | 11 | 0,90 (de 0,68 à 1,19) | 0,94 (de 0,72 à 1,23) | 1,00 (de 0,7 à 1,29) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de TIVICAY | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
| 2 heures avant le dolutégravir | |||||
| Fumarate ferreux, 324 mg administration simultanée (à jeun) | 50 mg dose unique | 11 | 0,44 (de 0,36 à 0,54) | 0,46 (de 0,38 à 0,56) | 0,43 (de 0,35 à 0,52) |
| Fumarate ferreux, 324 mg administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 0,99 (de 0,80 à 1,22) | 0,97 (de 0,80 à 1,19) | 1,03 (de 0,85 à 1,26) |
| Fumarate ferreux, 324 mg 2 heures avant le dolutégravir | 50 mg dose unique | 10 | 0,92 (de 0,74 à 1,13) | 0,95 (de 0,78 à 1,15) | 0,99 (de 0,81 à 1,21) |
Multivitamine Un comprimé, 1 fois par jour | 50 mg dose unique | 16 | 0,68 (de 0,56 à 0,82) | 0,67 (de 0,55 à 0,81) | 0,65 (de 0,54 à 0,77) |
Oméprazole 40 mg, 1 fois par jour | 50 mg dose unique | 12 | 0,95 (de 0,75 à 1,21) | 0,97 (de 0,78 à 1,20) | 0,92 (de 0,75 à 1,11) |
Prednisone 60 mg, 1 fois par jour avec diminution graduelle | 50 mg 1 fois par jour | 12 | 1,17 (de 1,06 à 1,28) | 1,11 (de 1,03 à 1,20) | 1,06 (de 0,99 à 1,14) |
Rifampinea 600 mg, 1 fois par jour | 50 mg 2 fois par joura | 11 | 0,28 (de 0,23 à 0,34) | 0,46 (de 0,38 à 0,55) | 0,57 (de 0,49 à 0,65) |
Rifampineb 600 mg, 1 fois par jour | 50 mg 2 fois par jourb | 11 | 1,22 (de 1,01 à 1,48) | 1,33 (de 1,15 à 1,53) | 1,18 (de 1,03 à 1,37) |
Rifabutine 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 9 | 0,70 (de 0,57 à 0,87) | 0,95 (de 0,82 à 1,10) | 1,16 (de 0,98 à 1,37) |
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,22 (de 1,15 à 1,30) | 1,12 (de 1,05 à 1,19) | 1,13 (de 1,06 à 1,21) |
Tipranavir-ritonavir 500/200 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | 0,24 (de 0,21 à 0,27) | 0,41 (de 0,38 à 0,44) | 0,54 (de 0,50 à 0,57) |
Télaprévir 750 mg, toutes les 8 heures | 50 mg 1 fois par jour | 15 | 1,37 (de 1,29 à 1,45) | 1,25 (de 1,20 à 1,31) | 1,18 (de 1,11 à 1,26) |
Bocéprévir 800 mg, toutes les 8 heures | 50 mg 1 fois par jour | 13 | 1,08 (de 0,91 à 1,28) | 1,07 (de 0,95 à 1,20) | 1,05 (de 0,96 à 1,15) |
Carbamazépine 300 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | 0,27 (de 0,24 à 0,31) | 0,51 (de 0,48 à 0,55) | 0,67 (de 0,61 à 0,73) |
a Comparaison entre la rifampine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour et le dolutégravir à 50 mg, 2 fois par jour
b Comparaison entre la rifampine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour et le dolutégravir à 50 mg, 1 fois par jour
9.5 Interactions médicament-aliment
TRIUMEQ peut être administré avec ou sans nourriture (voir 10 Pharmacologie clinique)
9.6 Interactions médicament-plante médicinale
On n’a pas mené d’étude d’interaction; toutefois, le millepertuis étant un inducteur puissant de l’isoenzyme CYP3A, il pourrait réduire les concentrations plasmatiques de dolutégravir. On peut donc envisager d’administrer TIVICAY à 50 mg à 12 heures d’intervalle de TRIUMEQ lorsqu’il est employé en même temps que le millepertuis chez les adultes et les adolescents. L’emploi du millepertuis doit être évité chez les patients présentant une résistance aux inhibiteurs de l’intégrase.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interaction avec les analyses de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le dolutégravir inhibe l’intégrase du VIH en se liant au site actif de l’intégrase et en bloquant l’étape du transfert de brin de l’intégration de l’acide désoxyribonucléique (ADN) rétroviral, essentielle au cycle de réplication du VIH. In vitro, le dolutégravir se dissocie lentement du site actif du complexe intégrase-ADN de type sauvage (t½ de 71 heures). Les CI50 obtenues au cours d’essais biochimiques de transfert de brin utilisant l’intégrase de VIH-1 purifiée et un substrat d’ADN prétraité ont été de 2,7 et 12,6 nM.
L’abacavir et la lamivudine sont des inhibiteurs nucléosidiques de la transcriptase inverse (INTI) et de puissants inhibiteurs sélectifs de la réplication du VIH-1 et du VIH-2 in vitro. L’abacavir est un analogue nucléosidique synthétique et carbocyclique de la désoxyguanosine-5’-triphosphate et la lamivudine est également un analogue nucléosidique synthétique, un énantiomère (-) d’un analogue didéoxy de la cytidine. L’abacavir et la lamivudine sont tous deux métabolisés de manière séquentielle par des kinases intracellulaires en leurs dérivés triphosphate (TP) respectifs qui sont les formes actives des médicaments, soit le carbovir-triphosphate (CBV-TP) pour l’abacavir et la lamivudine-triphosphate (L-TP) pour la lamivudine. Les longues demi-vies intracellulaires du CBV-TP et de la L-TP permettent l’administration uniquotidienne (voir 10.3 Pharmacocinétique). La L-TP et le CBV-TP sont des substrats et des inhibiteurs compétitifs de la transcriptase inverse du VIH. L’inhibition de la transcriptase inverse se produit par l’interruption de l’élongation de la chaîne d’ADN viral après l’incorporation de l’analogue nucléosidique. Le CBV-TP et la L-TP ont beaucoup moins d’affinité pour les ADN polymérases de la cellule hôte et sont de faibles inhibiteurs des ADN polymérases α, ß et γ des mammifères.
10.2 Pharmacodynamie
Au cours d’un essai de détermination de la dose avec répartition aléatoire, on a observé chez des sujets infectés par le VIH-1 traités par le dolutégravir en monothérapie (ING111521) une activité antivirale rapide et proportionnelle à la dose, se traduisant par des baisses moyennes du taux d’ARN du VIH-1 de 1,5, 2,0 et 2,5 log10 pour le dolutégravir administré à 2 mg, 10 mg et 50 mg 1 fois par jour, respectivement, entre le début et le 11e jour de l’essai. Cette réponse antivirale a été maintenue pendant 3 à 4 jours après la prise de la dernière dose dans le groupe traité à la dose de 50 mg.
Effets sur l’électrocardiogramme
Dans le cadre d’un essai comparatif avec placebo, avec répartition aléatoire et permutation, 42 sujets sains ont reçu par voie orale en doses uniques un placebo, du dolutégravir à 250 mg en suspension (exposition environ 3 fois supérieure à celle d’une dose uniquotidienne de 50 mg à l’état d’équilibre) et de la moxifloxacine (400 mg, témoin actif) en ordre aléatoire. Après ajustement pour tenir compte des valeurs initiales et du placebo, la variation moyenne maximale de l’intervalle QTc corrigé selon la
méthode Fridericia (QTcF) a été de 1,99 ms (limite supérieure de l’IC unilatéral à 95 % : 4,53 ms). TIVICAY n’a pas prolongé l’intervalle QTc pendant 24 heures après la prise de la dose. On ignore l’effet du traitement d’association par TRIUMEQ sur l’intervalle QT.
Effets sur la fonction rénale
L’effet du dolutégravir sur la clairance de la créatinine sérique (ClCr), le débit de filtration glomérulaire (DFG) mesuré à l’aide d’iohéxol et le flux plasmatique rénal efficace (FPRE) mesuré à l’aide de para-aminohippurate (PAH) a été évalué lors d’une étude contrôlée par placebo, comportant trois groupes de traitement, menée en mode ouvert et en parallèle après répartition aléatoire de 37 sujets sains, à qui l’on a administré du dolutégravir à 50 mg, 1 fois par jour (n = 12), à 50 mg, 2 fois par jour (n = 13) ou un placebo, 1 fois par jour (n = 12) pendant 14 jours. Une diminution de la ClCr, déterminée à l’aide de prélèvements d’urine effectués sur 24 heures, a été observée lors de l’administration des deux doses de dolutégravir (9 % et 13 %, pour le dolutégravir à 50 mg 1 fois par jour et 2 fois par jour, respectivement). Aux deux doses à l’étude, le dolutégravir n’a pas exercé d’effet significatif sur le DFG ni sur le FPRE.
10.3 Pharmacocinétique
Pharmacocinétique chez l’adulte
Le comprimé TRIUMEQ s’est révélé bioéquivalent aux comprimés TIVICAY (50 mg) et EPZICOM administrés séparément chez des sujets à jeun et en bonne santé (n = 62).
Absorption
Après administration par voie orale, le dolutégravir, l’abacavir et la lamivudine sont rapidement absorbés. La biodisponibilité absolue du dolutégravir n’a pas été établie. Après administration par voie orale chez l’adulte, la biodisponibilité absolue de l’abacavir est de 83 % et celle de la lamivudine est de 80 à 85 %. Le délai d’obtention moyen de la concentration sérique maximale (Tmax) est d’environ 2 à 3 heures (après l’administration du comprimé) pour le dolutégravir, de 1,5 heure pour l’abacavir et de 1,0 heure pour la lamivudine.
Après l’administration par voie orale de doses multiples de dolutégravir à raison de 50 mg une fois par jour, les estimations des paramètres pharmacocinétiques à l’état d’équilibre (moyennes géométriques) sont de 53,6 µg·h/mL pour l’ASC24, de 3,67 µg/mL pour la Cmax et de 1,11 µg/mL pour la C24. Après une dose orale unique de 600 mg d’abacavir, la Cmax moyenne est de 4,26 µg/mL et l’ASC∞ moyenne est de 11,95 µg·h/mL. Après l’administration par voie orale de multiples doses de lamivudine à raison de 300 mg 1 fois par jour pendant 7 jours, la Cmax moyenne à l’équilibre est de 2,04 µg/mL et l’ASC24 moyenne, de 8,87 µg·h/mL.
Effets des aliments sur l’absorption orale
TRIUMEQ peut être administré avec ou sans nourriture. Les observations suivantes ont été faites après la prise de TRIUMEQ avec un repas hypercalorique et riche en gras, par rapport à la prise à jeun (n = 12) : l’ASC et la Cmax du dolutégravir ont été 48 % et 37 % plus élevées, respectivement; l’ASC et la Cmax de la lamivudine n’ont pas changé; l’ASC de l’abacavir n’a pas changé mais sa Cmax a été 23 % moins élevée. Une prolongation du Tmax a été observée pour les trois médicaments. Ces observations ne sont pas considérées importantes sur le plan clinique.
Distribution
D’après les résultats d’une analyse pharmacocinétique de population, le volume apparent de distribution (Vd/F) suivant l’administration de 50 mg de dolutégravir une fois par jour sous forme de
suspension orale a été estimé à 17,4 L. Les études sur l’administration d’abacavir et de lamivudine par voie intraveineuse ont montré que le volume de distribution apparent moyen est de 0,8 et de 1,3 L/kg, respectivement.
Le dolutégravir se lie dans une proportion élevée (≥ 98,9 %) aux protéines plasmatiques humaines, d’après les données in vivo, et sa liaison est indépendante de sa concentration plasmatique. Selon des études menées in vitro, la liaison de l’abacavir aux protéines plasmatiques humaines est, aux concentrations thérapeutiques, faible ou modérée (~49 %). La lamivudine présente des propriétés pharmacocinétiques linéaires sur toute la gamme des doses thérapeutiques et affiche un faible taux de liaison aux protéines plasmatiques (< 36 %).
Liquide céphalorachidien (LCR)
Chez 12 sujets n’ayant jamais été traités qui ont reçu 50 mg de dolutégravir par jour plus l’association abacavir-lamivudine, la concentration médiane de dolutégravir dans le LCR s’est établie à 13,2 ng/mL (de 3,7 à 18,3 ng/mL) de 2 à 6 heures après l’administration de la dose, après 16 semaines de traitement. Après 16 semaines, 100 % des sujets (n = 11) présentaient un taux d’ARN du VIH < 50 copies/mL dans le LCR (variation médiane par rapport au départ : -3,42 log10 copies/mL). Les études sur l’abacavir révèlent que le rapport des ASC de l’abacavir LCR/plasma se situe entre 30 et 44 %. Les concentrations maximales observées sont 9 fois plus élevées que la CI50 de l’abacavir (0,08 µg/mL ou 0,26 µM) lorsque celui-ci est administré à raison de 600 mg deux fois par jour. Deux à 4 heures après l’administration orale, le rapport moyen des concentrations LCR/sérum de la lamivudine était de 12 % environ. Le degré réel de pénétration de la lamivudine dans le SNC et le lien entre ce phénomène et l’efficacité clinique du médicament ne sont pas connus.
Métabolisme
Le dolutégravir est principalement métabolisé par l’intermédiaire de l’UGT1A1 et, dans une certaine mesure, par la CYP3A. L’excrétion rénale du médicament sous une forme inchangée était faible (< 1 % de la dose). Après l’administration orale d’une dose unique de dolutégravir marqué au carbone 14, 53 % de la dose orale totale ont été excrétés sous une forme inchangée dans les fèces. Trente et un pour cent de la dose orale totale ont été excrétés dans l’urine, représentés par un glucuroconjugué éthéré du dolutégravir (18,9 % de la dose totale), le métabolite N-désalkylé (3,6 % de la dose totale) et un métabolite formé par oxydation du carbone benzylique (3,0 % de la dose totale).
L’abacavir est principalement métabolisé dans le foie, et moins de 2 % de la dose administrée est excrétée par voie rénale sous forme inchangée. Chez l’humain, les principales voies métaboliques font intervenir l’alcool-déshydrogénase et une glucuroconjugaison produisant un acide 5’-carboxylique et un 5’-glucuroconjugué, lesquels représentent environ 66 % de la dose administrée. Ces métabolites sont excrétés dans l’urine.
Le métabolisme de la lamivudine constitue une voie mineure d’élimination. La lamivudine est principalement éliminée sous forme inchangée par voie rénale. La probabilité d’interactions métaboliques avec la lamivudine est faible en raison d’un métabolisme hépatique limité (< 10 %).
Élimination
Le dolutégravir a une demi-vie terminale d’environ 14 heures et une clairance apparente (CL/F) de 0,9 à 1,05 L/h, selon les analyses pharmacocinétiques de population.
La demi-vie moyenne de l’abacavir est de 1,5 heure environ. La moyenne géométrique de la demi-vie intracellulaire terminale du carbovir-TP à l’état d’équilibre est de 20,6 heures. Après administration orale de doses multiples d’abacavir à raison de 300 mg deux fois par jour, aucune accumulation
significative d’abacavir n’a été constatée. L’élimination de l’abacavir se fait par métabolisme hépatique suivi de l’excrétion des métabolites, principalement dans l’urine. Au niveau urinaire, l’abacavir sous forme inchangée et les différents métabolites représentent environ 83 % de la dose administrée, le reste étant éliminé dans les fèces.
La demi-vie d’élimination observée de la lamivudine est de 18 à 19 heures. Chez les patients recevant 300 mg de lamivudine une fois par jour, la demi-vie intracellulaire terminale de la lamivudine-TP était prolongée jusqu’à entre 16 et 19 heures. La clairance systémique moyenne de la lamivudine est d’environ 0,32 L/h/kg et se fait essentiellement par voie rénale (> 70 %) par le système de transport cationique.
Populations et états pathologiques particuliers
Enfants :
Les propriétés pharmacocinétiques de TRIUMEQ n’ont pas été établies chez les enfants. Les recommandations posologiques sont basées sur l’innocuité, l’efficacité et la pharmacocinétique de l’abacavir, de la lamivudine et de TIVICAY en préparations distinctes ou en diverses combinaisons.
Abacavir et lamivudine
On dispose de données pharmacocinétiques limitées chez des adolescents recevant une dose quotidienne de 600 mg d’abacavir et de 300 mg de lamivudine. Les paramètres pharmacocinétiques sont comparables à ceux signalés chez les adultes.
Lorsque la solution buvable ou le comprimé sont administrés à des enfants, l’absorption de l’abacavir est rapide et étendue. À posologie égale, les deux préparations permettent d’obtenir une exposition plasmatique à l’abacavir identique. Chez les enfants traités par la solution buvable d’abacavir selon le schéma posologique recommandé, l’exposition plasmatique à l’abacavir était semblable à celle observée chez les adultes. Chez les enfants traités par les comprimés d’abacavir selon le schéma posologique recommandé, l’exposition plasmatique à l’abacavir était supérieure à celle observée chez les enfants recevant la solution buvable, les doses administrées sous forme de comprimé étant plus élevées en mg/kg. Les études de pharmacocinétique menées chez les enfants ont montré que l’ASC0-24 après l’administration uniquotidienne était équivalente à celle observée après l’administration biquotidienne de la même dose totale quotidienne, pour la solution buvable ou le comprimé.
La biodisponibilité absolue de la lamivudine (environ 58 à 66 %) était inférieure et plus variable chez les patients pédiatriques de moins de 12 ans. Chez les enfants, l’administration de comprimés a produit une ASC∞ et une Cmax plasmatique de la lamivudine supérieure à celles de la solution buvable. Chez les enfants traités par la solution buvable de lamivudine selon le schéma posologique recommandé, l’exposition plasmatique à la lamivudine était semblable à celle observée chez les adultes. Chez les enfants traités par les comprimés de lamivudine selon le schéma posologique recommandé, l’exposition plasmatique à la lamivudine était supérieure à celle observée chez les enfants recevant la solution buvable, les doses administrées sous forme de comprimé étant plus élevées en mg/kg et la préparation en comprimés présentant une plus grande biodisponibilité. Les études de pharmacocinétique menées chez les enfants ont montré que l’ASC0-24 après l’administration uniquotidienne pour la solution buvable ou le comprimé était équivalente à celle observée après l’administration biquotidienne de la même dose totale quotidienne (voir la monographie de KIVEXA).
Dolutégravir
Dans le cadre d’une étude réunissant 23 adolescents âgés de 12 à 18 ans infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux, le profil pharmacocinétique du dolutégravir a été évaluée chez
10 adolescents et a montré que le dolutégravir à la posologie uniquotidienne de 50 mg a donné lieu à une exposition au dolutégravir chez des enfants comparable à celle observée chez les adultes ayant reçu 50 mg de dolutégravir une fois par jour (Tableau 9).
Tableau 9 Paramètres pharmacocinétiques du dolutégravir chez des enfants (n = 10)
| Âge/poids | Dose de dolutégravir | Estimation des paramètres pharmacocinétiques du dolutégravir Moyenne géométrique (% CV) | ||
| ASC(0-24) µg.h/mL | Cmax µg/mL | C24 µg/mL | ||
| 12 à < 18 ans ≥ 40 kga | 50 mg 1 fois par joura | 46 (43) | 3,49 (38) | 0,90 (59) |
a Un sujet pesant 37 kg a reçu 35 mg une fois par jour
Personnes âgées :
Une analyse pharmacocinétique de population regroupant les données pharmacocinétiques de l’ensemble des études chez l’adulte a indiqué que les paramètres pharmacocinétiques du dolutégravir ne changeaient pas de façon cliniquement pertinente selon l’âge. Les données pharmacocinétiques disponibles pour le dolutégravir, l’abacavir et la lamivudine chez les sujets de plus de 65 ans sont limitées.
Sexe :
Une analyse pharmacocinétique de population regroupant les données de l’ensemble des études chez l’adulte n’a révélé aucune modification cliniquement pertinente de l’exposition au dolutégravir selon le sexe.
Polymorphisme génétique :
Dans le cadre d’une méta-analyse effectuée à partir d’échantillons pharmacogénomiques prélevés lors d’études cliniques chez des sujets sains, les sujets ayant les génotypes d’UGT1A1 (n = 7) conférant un piètre métabolisme du dolutégravir présentaient une clairance du dolutégravir 32 % plus faible et une ASC 46 % plus élevée comparativement aux sujets ayant des génotypes associés à un métabolisme normal par l’intermédiaire de l’UGT1A1 (n = 41).
Origine ethnique :
Une analyse pharmacocinétique de population regroupant les données de l’ensemble des études chez l’adulte n’a révélé aucune modification cliniquement pertinente de l’exposition au dolutégravir selon la race.
Insuffisance hépatique :
Des données pharmacocinétiques ont été obtenues pour le dolutégravir, l’abacavir et la lamivudine administrés séparément. Compte tenu des données sur l’abacavir, l’emploi de TRIUMEQ n’est pas recommandé en présence d’atteinte hépatique modérée ou sévère.
L’abacavir est principalement métabolisé par le foie. Les propriétés pharmacocinétiques de l’abacavir ont été étudiées chez des patients présentant une atteinte hépatique légère (classe A de Child-Pugh) et souffrant d’une cirrhose diagnostiquée.
Les résultats ont révélé que l’ASC et la demi-vie de l’abacavir étaient respectivement de 1,89 fois et 1,58 fois plus élevées en moyenne. La maladie hépatique n’a pas modifié l’ASC des métabolites. Cependant, les taux de formation et d’élimination de ces derniers ont diminué. Si une réduction de la dose d’abacavir, un composant de TRIUMEQ, est nécessaire en présence d’atteinte hépatique légère,
on doit utiliser des préparations distinctes de dolutégravir (TIVICAY), d’abacavir (ZIAGEN) et de lamivudine (3TC). Les propriétés pharmacocinétiques de l’abacavir n’ont pas été étudiées chez des patients présentant une atteinte hépatique modérée ou sévère. On s’attend à ce que les concentrations plasmatiques de l’abacavir soient variables et considérablement accrues chez ces patients. Par conséquent, l’emploi de TRIUMEQ n’est pas recommandé en présence d’atteinte hépatique modérée ou sévère.
D’après les données obtenues sur la lamivudine en présence d’atteinte hépatique modérée ou sévère et sur le dolutégravir en présence d’atteinte hépatique modérée, les propriétés pharmacocinétiques ne sont pas significativement modifiées par le dysfonctionnement hépatique.
Le dolutégravir est principalement métabolisé et excrété par voie hépatique. Au cours d’une étude visant à comparer 8 sujets présentant une atteinte hépatique modérée (classe B de Child-Pugh) à 8 témoins adultes appariés en bonne santé, l’exposition au dolutégravir résultant d’une dose unique de 50 mg était semblable dans les deux groupes. L’effet d’une atteinte hépatique sévère (classe C de Child-Pugh) sur les propriétés pharmacocinétiques du dolutégravir n’a pas été étudié.
Insuffisance rénale :
Des données pharmacocinétiques ont été obtenues pour le dolutégravir, l’abacavir et la lamivudine administrés séparément. L’emploi de TRIUMEQ est à éviter chez les patients ayant une clairance de la créatinine inférieure à 30 mL/min; bien qu’il ne soit pas nécessaire de réduire les doses de dolutégravir et d’abacavir chez les patients présentant une atteinte rénale, une réduction de la dose de lamivudine s’impose. Cette réduction de dose n’étant pas possible avec TRIUMEQ, on doit utiliser des préparations distinctes de dolutégravir (TIVICAY), d’abacavir (ZIAGEN) et de lamivudine (3TC).
Les études sur la lamivudine montrent que chez les patients présentant un dysfonctionnement rénal, les concentrations plasmatiques (ASC) sont accrues en raison d’une diminution de la clairance.
L’abacavir est principalement métabolisé par le foie, environ 2 % de la dose d’abacavir étant excrétée sous forme inchangée dans l’urine. Les propriétés pharmacocinétiques de l’abacavir chez les patients souffrant d’insuffisance rénale terminale sont semblables à celles observées chez les patients dont la fonction rénale est normale.
La clairance rénale du médicament sous forme inchangée constitue une voie d’élimination peu importante du dolutégravir. Au cours d’une étude visant à comparer 8 sujets présentant une atteinte rénale sévère (ClCr < 30 mL/min) à 8 sujets appariés en bonne santé, l’ASC, la Cmax et la C24 moyennes du dolutégravir ont diminué de 40 %, de 23 % et de 43 % chez les patients présentant une atteinte rénale. Aucun ajustement posologique n’est nécessaire chez les patients présentant une atteinte rénale et n’ayant jamais reçu d’inhibiteur de l’intégrase. Les données sur l’utilisation du dolutégravir chez les patients dialysés sont limitées.
Infection concomitante par le virus de l’hépatite B ou de l’hépatite C :
Des analyses de population réalisées à partir de données pharmacocinétiques regroupées provenant des études chez l’adulte ont révélé que l’infection concomitante par le virus de l’hépatite C n’influençait pas dans une mesure cliniquement pertinente les propriétés pharmacocinétiques du dolutégravir. Les données relatives à l’infection concomitante par le virus de l’hépatite B étaient limitées.
11 Conservation, stabilité et mise au rebut
Conserver le médicament à une température maximale de 30 °C.
Conserver les comprimés TRIUMEQ dans leur emballage original pour les protéger de l’humidité. Garder le flacon bien fermé. Ne pas enlever le sachet déshydratant.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Dolutégravir
Substance médicamenteuse
Nom propre : dolutégravir sodique
Nom chimique : sodium (4R,12aS)-9-{[(2,4-difluorophényle)méthyle]carbamoyle}-4-méthyle- 6,8-dioxo-3,4,6,8,12,12a-héxahydro-2H-pyrido[1’,2’:4,5]pyrazino[2,1-b][1,3]oxazine-7-olate
Formule moléculaire : C20H18F2N3NaO5
Masse moléculaire (dolutégravir sodique) : 441,36 g/mol
Masse moléculaire (dolutégravir sous forme d’acide libre) : 419,38 g/mol
Formule développée :
Propriétés physicochimiques :
Le dolutégravir sodique est une poudre blanche à jaune pâle légèrement soluble dans l’eau.
Solubilité : La solubilité dans l’eau à 25 °C est de 3,176 mg/mL. Le pKa est de 8,2.
Abacavir
Substance médicamenteuse
Nom propre : sulfate d’abacavir
Nom chimique : sulfate de
2-cyclopentène-1-méthanol-(1S,cis)-4-[2-amino-6-(cyclopropylamino)-9H-purin-9-yl] (sel) (2:1)
Formule moléculaire : (C14H18N6O)2 . H2SO4
Masse moléculaire : 670,74 g/mol
Formule développée :
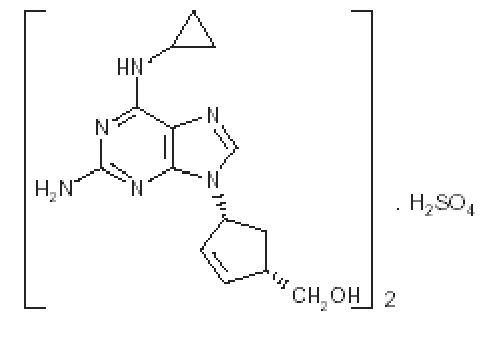
Propriétés physicochimiques :
Le sulfate d’abacavir est une poudre blanche ou blanc cassé. Son point de fusion est d’environ 219 °C, puis la substance se décompose.
La solubilité aqueuse et le pH du sulfate d’abacavir, établis à 25 °C, figurent ci-dessous.
| Solvant | Solubilité (mg/mL) | pH |
| Eau distillée | 77 | 3,1 |
| HCl, 0,1 M | 110 | 1,6 |
| NaOH, 0,1 M | 22 | 12,2 |
PKa : Les valeurs pKa de l’abacavir, déterminées par spectroscopie UV à 25 °C, sont les suivantes :
pK1 = 0,4 et pK2 = 5,06.
Lamivudine
Substance médicamenteuse
Nom propre : lamivudine
Nom chimique : 2(1H)-pyrimidinone, 4-amino-1[2-(hydroxyméthyl)-
1,3-oxathiolane-5-yl]-(2R-cis)-
Formule moléculaire : C8H11N3O3S
Masse moléculaire : 229,3 g/mol
Formule développée :
Propriétés physicochimiques :
La lamivudine est un solide cristallin blanc à blanc cassé dont le point de fusion est de 176 °C.
Solubilité :
| Solvant | Température (°C) | Solubilité (mg/mL) |
| Eau | 15 | 61,3 |
| Eau | 25 | 98,1 |
| Méthanol | 25 | 33,4 |
| Éthanol | 25 | 11,4 |
| Acétone | 25 | 0,94 |
pKa et pH : Le pH d’une solution à 1 % p/v dans l’eau est d’environ 6,9.
Le pKa déterminé par UV est de 4,30.
TRIUMEQ (comprimés de dolutégravir/abacavir/lamivudine) Page 43 de 68
14 Études cliniques
14.1 Études cliniques par indication
Traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adultes
Conception de l’essai et données démographiques de l’étude
Les études cliniques décrites ci-après ont été réalisées avec les produits TIVICAY et KIVEXA.
Tableau 10 Résumé des données démographiques des patients dans les études cliniques pour le traitement d’une infection par le VIH chez les adultes
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (% de femmes) |
SINGLE (ING114467 : 48 et 96 semaines) | Étude contrôlée à répartition aléatoire menée auprès de sujets n’ayant jamais reçu un traitement antirétroviral. | Une dose de TIVICAY à 50 mg avec KIVEXA (abacavir et lamivudine) ou une dose de ATRIPLA (éfavirenz/emtricitabine/fumarate de ténofovir disoproxil) une fois par jour. | Dans l’étude SINGLE, 833 patients ont été répartis aléatoirement. Au début de l’étude, 32 % des sujets n’étaient pas de race blanche, 7 % étaient co-infectés par le virus de l’hépatite C (ceux co-infectés par le virus de l’hépatite B étaient exclus), 4 % se situaient au stade C selon la classification des CDC pour le SIDA, 32 % présentaient un taux d’ARN du VIH-1 > 100 000 copies/mL et 53 % présentaient un nombre de lymphocytes CD4+ < 350 cellules/mm3. Ces caractéristiques étaient similaires entre les groupes de traitement. | 35 | 16 % |
SPRING-2 (ING113086 : 48 et 96 semaines) | Étude contrôlée à répartition aléatoire menée auprès de sujets n’ayant jamais reçu un traitement antirétroviral. | Les sujets ont reçu au moins une dose de dolutégravir à 50 mg une fois par jour ou de raltégravir à 400 mg deux fois par jour, administrés en concomitance avec un traitement associant deux INTI à dose fixe (soit KIVEXA soit TRUVADA). | Dans l’étude SPRING-2, 822 adultes ont été répartis aléatoirement. Parmi ces patients, 169/411 du groupe recevant le dolutégravir et 164/411 du groupe recevant le raltégravir recevaient KIVEXA comme traitement de fond. Au début de l’étude, 15 % des sujets n’étaient pas de race blanche, 11 % étaient | 36 | 14 % |
TRIUMEQ (comprimés de dolutégravir, d’abacavir et de lamivudine) Page 44 de 68
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe (% de femmes) |
| co-infectés par le virus de l’hépatite B et/ou de l’hépatite C, 2 % se situaient au stade C selon la classification des CDC, 28 % présentaient un taux d’ARN du VIH-1 > 100 000 copies/mL et 47 % présentaient un nombre de lymphocytes CD4+ < 350 cellules/mm3. Ces caractéristiques étaient similaires entre les groupes de traitement. | |||||
| FLAMINGO (ING114915 : 48 semaines) | Étude ouverte, à répartition aléatoire avec traitement de référence menée auprès de sujets n’ayant jamais reçu de traitement antirétroviral. | Les sujets ont reçu au moins une dose de dolutégravir à 50 mg une fois par jour ou de darunavir/ritonavir (DRV/r) à 800 mg/100 mg une fois par jour, administrés en concomitance avec un traitement associant deux INTI à dose fixe (soit KIVEXA soit TRUVADA). | Dans l’étude FLAMINGO, 484 adultes infectés par le VIH-1 n’ayant jamais reçu de traitement antirétroviral ont été répartis aléatoirement. Parmi ces sujets, 33 % de chacun des groupes recevaient KIVEXA comme traitement de fond. Au début de l’étude, 28 % des sujets n’étaient pas de race blanche, 10 % étaient co-infectés par le virus de l’hépatite B et/ou de l’hépatite C, 3 % se situaient au stade C selon la classification des CDC, 25 % présentaient un taux d’ARN du VIH-1 > 100 000 copies/mL et 35 % présentaient un nombre de lymphocytes CD4+ < 350 cellules/mm3. Ces caractéristiques étaient similaires entre les groupes de traitement. | 34 | 15 % |
TRIUMEQ (comprimés de dolutégravir/abacavir/lamivudine) Page 45 de 68 Résultats de l’étude : traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adultes
SINGLE (ING114467 : 48 et 96 semaines)
Les résultats virologiques (y compris les résultats en fonction des covariables initiales clés) sont décrits ci-après.
Tableau 11 Résultats virologiques observés après 48 et 96 semaines de traitement – Étude à répartition aléatoire SINGLE (algorithme Snapshot)
| 48 semaines | 96 semaines | |||
TIVICAY + KIVEXA 1 f.p.j. N = 414 n (%) | ATRIPLA 1 f.p.j. N = 419 n (%) | TIVICAY + KIVEXA 1 f.p.j. N = 414 n (%) | ATRIPLA 1 f.p.j. N = 419 n (%) | |
Taux d’ARN du VIH-1 < 50 copies/mL | 364 (88) | 338 (81) | 332 (80) | 303 (72) |
| Différence entre les traitements* | 7,4 % (IC à 95 % : de 2,5 % à 12,3 %), p = 0,003 | 8,0 % (IC à 95 % : de 2,3 % à 13,8 %), p = 0,006 | ||
| Non-réponse virologique† | 21 (5) | 26 (6) | 31 (7) | 33 (8) |
Absence de données virologiques | 29 (7) | 55 (13) | 51 (12) | 83 (20) |
Raisons : Abandon de l’étude ou du médicament à l’étude pour cause d’effet indésirable ou de décès‡ Abandon de l’étude ou du médicament à l’étude pour d’autres raisons§ Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 9 (2) 20 (5) 0 | 40 (10) 14 (3) 1 (< 1) | 13 (3) 36 (9) 2 (< 1) | 48 (11) 35 (8) 0 |
Algorithme Snapshot : Les sujets dont le dernier dosage de l’ARN du VIH-1 s’est révélé < 50 copies/mL au cours de la période d’analyse (48 ± 6 semaines ou 96 ± 6 semaines) ont été considérés comme ayant répondu au traitement; les sujets qui n’ont pas montré de suppression virale ou pour qui on ne possédait pas de données au moment de l’analyse ont été considérés comme n’ayant pas répondu au traitement.
L’analyse primaire des données de l’étude SINGLE après 48 semaines a révélé une différence statistiquement significative dans la proportion de sujets ayant un taux d’ARN du VIH-1 < 50 copies/mL entre le groupe recevant l’association TIVICAY + KIVEXA (88 %) et le groupe recevant ATRIPLA (81 %) (p = 0,003). Les différences entre les traitements sur le plan de la suppression virologique étaient comparables dans tous les sous-groupes définis selon les caractéristiques initiales (sexe, race, âge, ARN du VIH-1 et nombre de lymphocytes CD4+).
Après 48 et 96 semaines respectivement, les variations moyennes ajustées du nombre de lymphocytes CD4+ par rapport au départ ont été de 267 et 325 cellules/mm3 dans le groupe TIVICAY + KIVEXA et de 208 et 281 cellules/mm3 dans le groupe ATRIPLA. Les différences ajustées ont été, respectivement, de 58,9 et 44 (IC à 95 % : de 33,4 à 84,4 et de 14,34 à 73,55), ce qui est significatif sur le plan statistique (p < 0,001 et p = 0,004) (modèle à mesures répétées avec ajustement en fonction des facteurs initiaux de stratification : taux initial d’ARN du VIH-1 et nombre initial de lymphocytes T CD4+, parmi d’autres facteurs).
| 48 semaines | 96 semaines | |||
TIVICAY + KIVEXA 1 f.p.j. N = 414 n (%) | ATRIPLA 1 f.p.j. N = 419 n (%) | TIVICAY + KIVEXA 1 f.p.j. N = 414 n (%) | ATRIPLA 1 f.p.j. N = 419 n (%) | |
| ARN du VIH-1 < 50 copies/mL selon différentes covariables initiales | ||||
Charge virale plasmatique initiale (copies/mL) | n / N (%) | n / N (%) | n / N (%) | n / N (%) |
| ≤ 100 000 > 100 000 | 253 / 280 (90) 111 / 134 (83) | 238 / 288 (83) 100 / 131 (76) | 237 / 280 (85) 95 / 134 (71) | 209 / 288 (73) 94 / 131 (72) |
Nombre de lymphocytes CD4+ initial (cellules/mm3) | ||||
| < 200 | 45 / 57 (79) | 48 / 62 (77) | 39 / 57 (68) | 45 / 62 (73) |
| 200 à < 350 | 143 / 163 (88) | 126 / 159 (79) | 135 / 163 (83) | 113 / 159 (71) |
| ≥ 350 | 176 / 194 (91) | 164 / 198 (83) | 158 / 194 (81) | 145 / 198 (73) |
* Ajustement en fonction des facteurs initiaux de stratification.
† Comprend les patients ayant abandonné l’étude avant la 48e ou 96e semaine pour cause de manque ou de perte d’efficacité et les patients ayant un taux ≥ 50 copies dans la fenêtre temporelle de 48 ou 96 semaines.
‡ Comprend les patients qui ont abandonné l’étude pour cause d’effet indésirable ou de décès à n’importe quel moment à partir du jour 1 de la fenêtre temporelle de 48 ou 96 semaines si cela a entraîné l’absence de données virologiques sous traitement durant cette fenêtre temporelle.
§ Comprend les raisons telles que retrait du consentement, suivi impossible, déménagement, écart par rapport au protocole. Remarques : ABC-3TC = abacavir à 600 mg et lamivudine à 300 mg sous la forme de l’association à dose fixe Kivexa. EFV/TDF/FTC = éfavirenz à 600 mg, ténofovir à 300 mg et emtricitabine à 200 mg sous la forme de l’association à dose fixe Atripla.
N = nombre de patients dans chaque groupe de traitement.
Le temps médian écoulé avant la suppression virale était de 28 jours dans le groupe recevant l’association TIVICAY + KIVEXA et de 84 jours dans le groupe ATRIPLA de l’étude SINGLE (p < 0,0001). Au 28e jour (semaine 4), 63 % des patients du groupe TIVICAY avaient atteint une suppression virologique comparativement à 14 % des patients du groupe ATRIPLA.
La suppression virologique s’est maintenue durant les 144 semaines (phase ouverte de la 96e à la 144e semaine). La proportion de sujets atteignant un taux d’ARN du VIH-1< 50 copies/mL s’établissait à 71 % dans le groupe traité par le dolutégravir + KIVEXA et à 63 % dans le groupe ATRIPLA (la différence entre traitements étant de 8,3 % (IC à 95 % : de 2,0 à 14,6, p = 0,010)). La variation moyenne ajustée du nombre de lymphocytes T CD4+ par rapport au départ a été de 378 cellules/mm3 dans le groupe traité par TIVICAY + KIVEXA, la différence étant toujours statistiquement significative par rapport au groupe ATRIPLA (332 cellules/mm3) (IC à 95 % : de 15,61 à 78,20, p = 0,003).
SPRING-2 (ING114915 : 48 semaines)
Après 48 semaines, le taux global de suppression virologique (ARN du VIH-1 < 50 copies/mL) obtenu dans le groupe dolutégravir (88 %) était non inférieur à celui obtenu dans le groupe raltégravir (85 %), avec l’un ou l’autre des traitements de base (marge de non-infériorité : −10 %). La différence ajustée entre les taux était de 2,5 (IC à 95 % : de −2,2 à 7,1). Après 96 semaines, le taux de suppression virologique obtenu dans le groupe dolutégravir (81 %) demeurait non inférieur à celui obtenu dans le groupe raltégravir (76 %). La différence ajustée entre les taux était de 4,5 (IC à 95 % : de −1,1 à 10,0). Les taux de réponse après 48 semaines étaient de 86 % pour le groupe traité par le dolutégravir + KIVEXA et de 87 % pour le groupe traité par le raltégravir + KIVEXA; après 96 semaines, ils étaient de 74 % et 76 % respectivement.
Globalement, la variation médiane du nombre de lymphocytes CD4+ après 96 semaines par rapport au départ s’élevait à +276,0 cellules/mm3 dans le groupe dolutégravir, comparativement à +264,0 cellules/mm3 dans le groupe raltégravir.
Au cours des 144 semaines qu’a duré l’étude SINGLE et des 96 semaines qu’a duré l’étude SPRING-2, aucun cas de résistance au dolutégravir ni de résistance à l’abacavir et à la lamivudine administrés comme traitement de base n’a été relevé chez les sujets recevant le dolutégravir.
FLAMINGO (ING113086 : 48 et 96 semaines)
Après 48 semaines, il y avait une différence statistiquement significative dans la proportion de sujets ayant obtenu une suppression virologique (ARN du VIH-1 < 50 copies/mL) entre le groupe recevant TIVICAY (90 %) et le groupe recevant l’association darunavir-ritonavir (83 %). La différence ajustée entre les proportions était de 7,1 (IC à 95 % : de 0,9 à 13,2) (p = 0,025). À 96 semaines, la suppression virologique dans le groupe TIVICAY (80 %) est demeurée statistiquement significative par rapport au groupe recevant l’association darunavir/ritonavir (68 %). La différence ajustée entre les proportions était de 12,4 (IC à 95 % : de 4,7 à 20,2) (p = 0,002). Le délai médian avant d’atteindre la suppression virale était de 28 jours pour le groupe dolutégravir et de 85 jours pour le groupe darunavir-ritonavir (p < 0,001). Les taux de réponse après 48 semaines étaient de 90 % pour le groupe traité par TIVICAY + KIVEXA et de 85 % pour le groupe traité par l’association darunavir-ritonavir + KIVEXA et après 96 semaines étaient de 82 % pour le groupe traité par TIVICAY + KIVEXA et de 75 % pour le groupe traité par l’association darunavir-ritonavir + KIVEXA. La différence ajustée entre les proportions était de 7,3 (IC à 95 % : de −5,4 à 20,0). Au cours des 96 semaines, aucun des sujets de l’étude n’a présenté de mutations de résistance primaire au cours du traitement.
Traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adolescents de 12 ans et plus pesant au moins 40 kg
L’efficacité des composants individuels de TRIUMEQ pour le traitement de l’infection par le VIH-1 a été évaluée chez les enfants de 12 ans et plus pesant au moins 40 kg dans le cadre des études ci-dessous sur TIVICAY et KIVEXA menées chez des enfants et est également appuyée par des études bien contrôlées sur TIVICAY et KIVEXA menées chez des adultes infectés par le VIH-1.
Conception de l’essai et données démographiques de l’étude
ARROW
L’abacavir et la lamivudine ont été évaluées dans le cadre de l’essai multicentrique, à répartition aléatoire (ARROW) chez des sujets infectés par le VIH-1 n’ayant jamais été traités. Les sujets répartis aléatoirement pour recevoir une administration uniquotidienne (n = 336) et pesant au moins 25 kg ont reçu de l’abacavir à raison de 600 mg et de la lamivudine à raison de 300 mg, en préparations distinctes ou sous forme de KIVEXA.
IMPAACT P1093
Le dolutégravir a été évalué chez 23 sujets âgés de 12 à moins de 18 ans infectés par le VIH-1 et ayant déjà été traités, mais n’ayant jamais reçu d’ITBI dans le cadre d’un essai multicentrique ouvert, de détermination de la dose de 48 semaines (IMPAACT P1093).
Résultats de l’étude : traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adolescents de 12 ans et plus pesant au moins 40 kg
ARROW
Au bout de 96 semaines, 67 % des sujets ayant reçu de l’abacavir et de la lamivudine une fois par jour présentaient un taux d’ARN du VIH-1 inférieur à 80 copies/mL (voir la monographie de KIVEXA).
IMPAACT P1093
Au bout de 48 semaines, 61 % des sujets traités par TIVICAY une fois par jour en plus du traitement de base optimisé présentaient une charge virale inférieure à 50 copies/mL (voir la monographie de TIVICAY).
14.2 Études de biodisponibilité comparatives
Une étude à dose unique et à deux parties comportant une permutation a permis d’évaluer : durant la partie A, la bioéquivalence à jeun d’un comprimé pour voie orale TRIUMEQ (association à dose fixe de 50 mg de dolutégravir, de 600 mg d’abacavir et de 300 mg de lamivudine) et la prise simultanée par voie orale de 1 comprimé de 50 mg de dolutégravir + 1 comprimé EPZICOM (600 mg d’abacavir et 300 mg de lamivudine) (n = 62); et durant la partie B, l’effet de la nourriture sur la biodisponibilité du comprimé d’association à dose fixe (n = 12). Les participants étaient des hommes et des femmes en santé.
Les comprimés d’EPZICOM (600 mg d’abacavir et 300 mg de lamivudine) et ceux de 50 mg de dolutégravir, administrés comme produits de référence dans l’étude, sont comparables, respectivement, aux comprimés KIVEXA (600 mg d’abacavir et 300 mg de lamivudine) et TIVICAY (50 mg de dolutégravir) commercialisés au Canada.
Le comprimé d’association à dose fixe TRIUMEQ (50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine) s’est révélé bioéquivalent aux comprimés de 50 mg de dolutégravir et EPZICOM (abacavir et lamivudine) pris simultanément en comprimés distincts.
Les patients d’une cohorte distincte (n = 12) ont montré qu’un repas hypercalorique et riche en gras n’avait aucun effet cliniquement significatif sur la vitesse et le degré d’absorption du dolutégravir, de l’abacavir ou de la lamivudine. Ces résultats indiquent que TRIUMEQ peut être pris avec ou sans nourriture.
Dolutégravir (1 x 50 mg) SUJETS À JEUN Données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg.h/mL) | 40,90 42,75 (31) | 43,37 45,41 (30) | 94,30 | (de 88,80 à 100,10) |
ASCI (µg.h/mL) | 44,80 47,12 (33) | 47,40 49,82 (31) | 94,50 | (de 88,90 à 100,30) |
Cmax (µg/mL) | 2,44 2,53 (28) | 2,54 2,64 (28) | 96,10 | (de 90,60 à 101,90) |
Tmax§ (h) | 3,32 (40) | 3,15 (53) | ||
t½§ (h) | 13,00 (21) | 13,05 (18) | ||
- 1. Comprimé TRIUMEQ (association à dose fixe de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine)
- 2. Comprimé de 50 mg de dolutégravir + comprimé EPZICOM (600 mg d’abacavir et 300 mg de lamivudine) pris simultanément
§ Exprimé sous forme de moyenne arithmétique (% de CV)
Abacavir (1 x 600 mg) SUJETS À JEUN Données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg.h/mL) | 13,89 14,32 (25) | 14,48 14,87 (23) | 96,00 | (de 93,90 à 98,00) |
ASCI (µg.h/mL) | 13,91 14,35 (25) | 14,50 14,89 (23) | 96,00 | (de 93,90 à 98,00) |
Cmax (µg/mL) | 4,02 4,13 (23) | 4,37 4,52 (25) | 92,00 | (de 86,70 à 97,70) |
| Tmax§ (h) | 1,73 (49) | 1,57 (51) | ||
| t½§ (h) | 2,69 (31) | 2,63 (28) | ||
- 1. Comprimé TRIUMEQ (association à dose fixe de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine)
- 2. Comprimé de 50 mg de dolutégravir + comprimé EPZICOM (600 mg d’abacavir et 300 mg de lamivudine) pris simultanément
§ Exprimé sous forme de moyenne arithmétique (% de CV)
Lamivudine (1 x 300 mg) SUJETS À JEUN Données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg.h/mL) | 12,31 12,70 (26) | 12,81 13,10 (21) | 96,00 | (de 92,80 à 99,40) |
ASCI (µg.h/mL) | 12,76 13,13 (25) | 13,12 13,41 (21) | 97,20 | (de 94,00 à 100,50) |
Cmax (µg/mL) | 2,11 2,20 (29) | 2,28 2,35 (25) | 92,60 | (de 88,50 à 96,80) |
| Tmax§ (h) | 2,74 (32) | 2,31 (33) | ||
| t½§ (h) | 16,28 (47) | 13,74 (39) | ||
- 1. Comprimé TRIUMEQ (association à dose fixe de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine)
- 2. Comprimé de 50 mg de dolutégravir + comprimé EPZICOM (600 mg d’abacavir et 300 mg de lamivudine) pris simultanément
§ Exprimé sous forme de moyenne arithmétique (% de CV)
15 Microbiologie
Activité antivirale en culture cellulaire
Dolutégravir
Le dolutégravir a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage, et sa CI50 moyenne s’est établie entre 0,51 nM et 2,1 nM dans les cellules mononucléaires du sang périphérique (CMSP) et les cellules MT-4.
Dans des CMSP infectées par une gamme de 24 isolats cliniques de VIH-1 (du groupe M [variants A, B, C, D, E, F et G] et du groupe O) et 3 isolats cliniques de VIH-2, la moyenne géométrique de la CI50 s’est établie à 0,20 nM (0,02 à 2,14 nM) pour les isolats de VIH-1, tandis qu’elle a été de 0,18 nM (0,09 à 0,61 nM) dans le cas du VIH-2.
Abacavir
On a évalué, in vitro, l’activité anti-VIH-1 de l’abacavir dans des lignées lymphoblastiques porteuses d’une souche expérimentale lymphocytotrope (CD4) du VIH-1 IIIB, dans des monocytes (macrophages) primaires infectés par une souche expérimentale monocytotrope (macrophages) du VIH-1 BaL et dans des cellules mononucléaires du sang périphérique porteuses d’isolats cliniques. La concentration de médicament nécessaire à une inhibition de 50 p. 100 de la réplication virale (CI50) a varié de 3,7 à 5,8 µM dans le cas de la souche IIIB et s’est établie à 0,26 ± 0,18 µM (1 µM = 0,28 µg/mL) pour ce qui
est des 8 isolats cliniques. Quant à la CI50 de l’abacavir en présence de la souche BaL du VIH-1, elle a été de 0,07 à 1,0 µM. La ribavirine (50 µM) n’a eu aucun effet sur l’activité anti-VIH-1 de l’abacavir en culture cellulaire.
Lamivudine
L’activité antivirale de la lamivudine contre le VIH-1 a été évaluée dans un certain nombre de lignées cellulaires, notamment des monocytes et des cellules mononucléaires du sang périphérique (CMSP), à l’aide de tests de sensibilité standard. Les valeurs de la CI50 ont varié de 0,003 µM à 2 µM (1 μM = 0,23 µg/mL). Les valeurs de la CI50 de la lamivudine contre différents variants du VIH-1 (A à G) ont varié de 0,001 à 0,120 µM; contres des isolats de VIH-2 dans des CMSP, elles ont varié de 0,002 à 0,041 µM. La ribavirine (50 µM) a réduit par un facteur de 3,5 l’activité anti-VIH-1 de la lamivudine dans des cellules MT-4.
Activité antivirale en association avec d’autres agents antiviraux
Dolutégravir
Les agents suivants n’ont pas exercé d’activité antagoniste contre le dolutégravir lors d’essais in vitro sur microplaque : stavudine, abacavir, éfavirenz, névirapine, lopinavir, amprénavir, enfuvirtide, maraviroc, adéfovir et raltégravir. De plus, la ribavirine, un médicament utilisé contre le VHC, n’a pas eu d’effet apparent sur l’activité du dolutégravir.
Abacavir et lamivudine
Aucun médicament intrinsèquement actif contre le VIH-1 n’a exercé d’activité antagoniste contre l’abacavir ou la lamivudine, selon des essais in vitro sur microplaque en association avec des médicaments de la classe des INTI (emtricitabine, stavudine, ténofovir, zalcitabine, zidovudine), des inhibiteurs non nucléosidiques de la transcriptase inverse (delavirdine, éfavirenz, névirapine) des inhibiteurs de la protéase (amprénavir, indinavir, lopinavir, nelfinavir, ritonavir, saquinavir) et des inhibiteurs de fusion (enfuvirtide). La ribavirine a réduit par un facteur de 2 à 6 la puissance anti-VIH-1 de l’abacavir-lamivudine de façon reproductible en culture cellulaire.
Effet du sérum humain et des protéines sériques
D’après les résultats d’essais in vitro, la CI50 du dolutégravir varierait par un facteur de 75 en présence de sérum humain pur (résultat fondé sur l’extrapolation) et, dans les cultures de CMSP, la CI90 corrigée pour les protéines sériques (CI90-CP) a été évaluée à 0,064 µg/mL. Après l’administration d’une dose unique de dolutégravir de 50 mg à des patients n’ayant jamais reçu d’inhibiteur de l’intégrase, le creux plasmatique du dolutégravir, de 1,20 µg/mL, était 19 fois plus élevé que la CI90-CP estimée. Selon des études menées in vitro, la liaison de l’abacavir aux protéines plasmatiques humaines est, aux concentrations thérapeutiques, faible ou modérée (~ 49 %). La lamivudine présente des propriétés pharmacocinétiques linéaires sur toute la gamme des doses thérapeutiques et affiche un faible taux de liaison aux protéines plasmatiques (moins de 36 %).
Résistance in vitro (dolutégravir)
Isolement à partir de VIH-1 de type sauvage
On n’a pas observé de forte résistance virale au dolutégravir après le passage successif de la souche IIIB dans des milieux de culture durant 112 jours; la variation maximale de l’expression génétique observée était de l’ordre de 4,1 dans les populations virales résistantes traitées par passage, qui contenaient des substitutions en positions conservées S153Y et S153F sur le gène de l’intégrase.
Les passages successifs de la souche NL432 du VIH-1 sauvage en présence de dolutégravir se sont traduits par la sélection des substitutions E92Q (variation de l’expression dans la population virale = 3,1) et G193E (variation de l’expression de la population virale = 3,2) au bout de 56 jours. Les passages supplémentaires de virus sauvage de sous-types B, C et A/G en présence de dolutégravir ont entraîné la sélection des substitutions R263K, G118R et S153T.
Résistance in vitro (abacavir et lamivudine)
Des isolats du VIH-1 présentant une diminution de la sensibilité à l’association abacavir-lamivudine ont été sélectionnés en culture cellulaire comportant des substitutions d’acides aminés M184V/I, K65R, L74V et Y115F dans la transcriptase inverse du VIH-1. La résistance à la lamivudine était attribuable à la substitution d’un acide aminé spécifique au codon 184, transformant la méthionine en valine ou en isoleucine (M184V/I). La substitution M184I/V entraîne une forte résistance à la lamivudine et réduit la sensibilité à l’abacavir par un facteur d’environ 3, en deçà du seuil clinique pour l’abacavir (facteur de 4,5). Une autre substitution aux positions K65R, L74M ou Y115F de résistance à l’abacavir a modifié la sensibilité à l’abacavir par un facteur de 7 à 8 (au-dessus du seuil clinique), et des combinaisons de trois substitutions étaient nécessaires pour modifier la sensibilité par un facteur supérieur à 8.
Résistance in vivo (dolutégravir)
Patients n’ayant jamais reçu d’inhibiteur de l’intégrase
Chez des sujets sans antécédents de traitement, on n’a pas observé de substitution de résistance aux inhibiteurs de l’intégrase ni de résistance au schéma antiviral de fond à base d’INTI durant l’administration de 50 mg de dolutégravir une fois par jour (études SPRING-2, SINGLE et FLAMINGO).
Résistance in vivo (abacavir et lamivudine)
Des isolats du VIH-1 présentant une diminution de la sensibilité à l’association abacavir-lamivudine ont été obtenus auprès de patients chez qui le traitement par cette association avait échoué. L’analyse de la résistance dans les cas d’échec virologique chez les sujets traités par l’association abacavir-lamivudine a démontré que les substitutions de la transcriptase inverse survenues étaient les mêmes que celles observées in vitro (K65R, L74V, Y115F et M184V/I), la plus courante étant la substitution M184V/I conférant une résistance à l’abacavir et à la lamivudine.
Des tests de résistance ont été effectués à partir d’échantillons obtenus auprès des sujets chez qui le traitement par le dolutégravir + KIVEXA avait échoué lors de l’une des études menées auprès de patients jamais traités auparavant : SINGLE (n = 414 sujets traités pendant 96 semaines), SPRING-2 (n = 169 sujets traités pendant 96 semaines) et FLAMINGO (n = 79 sujets traités pendant 48 semaines). Parmi ces sujets, 34 remplissaient les critères des tests de résistance : 25 de l’étude SINGLE, 9 de l’étude SPRING-2 et aucun de l’étude FLAMINGO. Des données sur la résistance au départ et en cours d’étude étaient disponibles pour 23 de ces 34 sujets; aucune substitution de la transcriptase inverse survenue en cours de traitement n’a été cernée chez les sujets recevant le dolutégravir + KIVEXA.
Activité anti-VIH contre des souches résistantes
Souches résistantes aux inhibiteurs de la transcriptase inverse et aux inhibiteurs de la protéase : le dolutégravir a exercé la même activité antivirale contre 2 souches de VIH-1 résistantes aux inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI), 3 souches résistantes aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) et 2 clones de VIH-1 (dont un contenant 3 mutations et l’autre, 6) résistants aux inhibiteurs de la protéase que contre la souche sauvage.
Souches de VIH-1 résistantes aux inhibiteurs de l’intégrase
On a obtenu 60 souches de VIH-1 résistantes aux inhibiteurs de l’intégrase (dont 28 contenant des substitutions simples et 32, au moins 2 substitutions) par mutagenèse ciblée de la souche NL-432 sauvage. L’activité anti-VIH (sensibilité des souches) du dolutégravir a été mise au jour dans 27 des 28 souches porteuses de substitutions simples (facteur de variation de l’expression inférieur à 5), dont les substitutions T66A/I/K, E92Q/V, Y143C/H/R, Q148H/K/R et N155H, tandis que l’expression du gène a varié par un facteur de moins de 5 dans 17 des 28 virus mutants exposés au raltégravir et 11 des 21 virus mutants mis en présence d’elvitégravir. De plus, l’expression du gène a varié par un facteur de moins de 5 dans 23 des 32 souches mutantes résistantes aux inhibiteurs de l’intégrase qui contenaient au moins 2 substitutions après l’exposition au dolutégravir, 4 des 32 souches exposées au raltégravir et 2 des 25 souches mises en présence d’elvitégravir.
Souches de VIH-2 résistantes aux inhibiteurs de l’intégrase
Des souches de VIH-2 contenant des mutations ciblées ont été obtenues à partir d’isolats recueillis chez des patients après l’échec virologique du traitement par le raltégravir (n = 6). Dans l’ensemble, le facteur de variation de l’expression génétique était comparable dans les souches de VIH-2 et de VIH-1 ayant des voies de mutation semblables. Après l’exposition au dolutégravir, ce facteur était inférieur à 5 dans 4 souches de VIH-2 (S163D, G140A/Q148R, A153G/N155H/S163G et E92Q/T97A/N155H/S163D); il était de 8,5 dans la souche contenant la mutation E92Q/N155H, et de 17 dans celle contenant la mutation G140S/Q148R. Le dolutégravir, le raltégravir et l’elvitégravir ont tous eu la même activité contre les souches de VIH-2 porteuses de la mutation ciblée S163D que contre la souche sauvage, tandis que dans les autres souches mutantes de VIH-2, le facteur de variation de l’expression génétique associé au raltégravir et à l’elvitégravir allait de 6,4 à 420 et de 22 à 640, respectivement.
Abacavir et lamivudine
Il est peu probable qu’apparaisse une résistance croisée entre l’abacavir ou la lamivudine et des antirétroviraux d’autres classes, par exemple des inhibiteurs de la protéase (IP) ou des inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI). On a montré que la sensibilité à l’abacavir était moindre dans des isolats cliniques de patients chez qui la réplication virale n’était pas maîtrisée et qui avaient déjà été traités par d’autres inhibiteurs nucléosidiques et leur étaient résistants.
Il est peu probable que des isolats cliniques présentant au moins trois mutations associées aux INTI soient sensibles à l’abacavir. Les résistances croisées induites par la mutation M184V de la transcriptase inverse se limitent aux agents antirétroviraux de la classe des inhibiteurs nucléosidiques. La zidovudine, la stavudine, l’abacavir et le ténofovir maintiennent leur activité antirétrovirale contre le VIH-1 lamivudino-résistant et présentant seulement la mutation M184V.
Les isolats résistants à l’abacavir peuvent aussi afficher, in vitro, une sensibilité moindre pour la lamivudine, la zalcitabine, le ténofovir, l’emtricitabine et/ou la didanosine, tout en demeurant sensibles à la zidovudine et à la stavudine.
16 Toxicologie non clinique
À l’exception d’un résultat négatif au test du micronoyau effectué in vivo chez le rat pour l’association abacavir-lamivudine, il n’existe aucune donnée sur les effets de l’association dolutégravir-abacavir-lamivudine chez les animaux.
Carcinogenèse et mutagenèse
Aucun pouvoir mutagène ni clastogène n’a été décelé pour le dolutégravir au cours des épreuves in vitro menées sur des bactéries et des cellules cultivées de mammifères, de même qu’à l’issue d’un
test in vivo du micronoyau chez les rongeurs. Le dolutégravir ne s’est pas révélé carcinogène au cours des études de longue durée chez la souris et le rat dont les degrés d’exposition étaient environ 26 et 23 fois plus élevés, respectivement, que l’exposition clinique chez l’humain à la dose recommandée (50 mg de dolutégravir), d’après l’ASC.
L’abacavir et la lamivudine ne se sont pas avérés mutagènes dans les tests bactériologiques, mais comme avec beaucoup d’analogues nucléosidiques, une activité mutagène a été observée dans les tests in vitro faisant appel à des cellules de mammifères tels que dans le test du lymphome de souris. Ces résultats concordent avec les observations faites sur d’autres analogues nucléosidiques. Les résultats d’un test du micronoyau effectué in vivo chez le rat avec l’abacavir et la lamivudine en association se sont révélés négatifs.
Des études sur la cancérogénicité portant sur l’administration orale d’abacavir à des souris et à des rats ont révélé une augmentation de la fréquence des tumeurs malignes et bénignes. Les tumeurs malignes sont survenues à la glande de Tyson des mâles et à la glande clitoridienne des femelles des deux espèces ainsi qu’au foie, à la vessie, aux ganglions lymphatiques et à l’hypoderme des rates.
La majorité de ces tumeurs sont apparues chez les souris et les rats ayant reçu la dose la plus élevée d’abacavir, soit 330 mg/kg/jour et 600 mg/kg/jour, respectivement. Ces degrés d’exposition étaient 21 à 28 fois plus élevés que l’exposition clinique chez l’humain à la dose recommandée de 600 mg d’abacavir, d’après l’ASC. La seule exception a été la tumeur à la glande de Tyson qui s’est manifestée à la dose de 110 mg/kg, exposition équivalant à six fois celle prévue chez les humains. À noter que, structurellement parlant, il n’y a pas de glande équivalente chez l’être humain. Bien que l’effet carcinogène de l’abacavir chez l’humain soit inconnu, ces données semblent indiquer que les bienfaits cliniques possibles l’emportent sur le risque.
Des études in vivo sur la cancérogénicité à long terme de la lamivudine chez la souris et le rat n’ont révélé aucune possibilité d’effets cancérogènes à des doses donnant lieu à des expositions 12 fois (souris) et 72 fois (rats) l’exposition chez les humains à la dose recommandée de 300 mg de lamivudine, d’après l’ASC.
À l’occasion d’une étude de cytogénétique menée in vitro sur des lymphocytes humains, l’abacavir a provoqué des aberrations chromosomiques tant en présence qu’en l’absence d’activation métabolique. Lors d’un test du lymphome de souris L5178Y, l’abacavir a eu un effet mutagène en l’absence d’activation métabolique mais n’a pas eu d’effet mutagène en présence d’activation métabolique. Lors d’un test du micronoyau effectué in vivo sur de la moelle osseuse de souris, l’abacavir a eu un effet clastogène chez les mâles à une exposition générale environ neuf fois plus élevée que celle qui a lieu chez l’humain après la prise d’une dose thérapeutique, mais n’a pas eu cet effet chez les femelles. Lors d’essais réalisés sur des bactéries, l’abacavir n’a pas eu d’effet mutagène tant en présence qu’en l’absence d’activation métabolique.
La lamivudine ne s’est pas révélée active lors d’un dépistage de la mutagénicité microbienne ou lors d’un dosage de la transformation cellulaire in vitro, mais elle a démontré une faible activité mutagène in vitro dans un dosage cytogénétique à l’aide de lymphocytes humains cultivés et dans le dosage des cellules de lymphome chez la souris. Cependant, la lamivudine n’a pas exercé d’activité génotoxique in vivo chez le rat à des doses orales atteignant 2 000 mg/kg (environ 65 fois la dose recommandée chez l’humain).
Toxicité pour la reproduction
Fertilité :
Les études sur la fertilité chez le rat ont montré que le dolutégravir, l’abacavir et la lamivudine n’avaient pas d’effets sur la fertilité du mâle ou de la femelle.
Administré à des doses pouvant atteindre 1 000 mg/kg/jour, soit la plus forte des doses testées (44 fois l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC), le dolutégravir n’a pas eu d’effet nocif sur la fertilité des rats mâles ou femelles.
Grossesse :
Dans les études de toxicité sur la reproduction animale, il a été démontré que le dolutégravir, l’abacavir et la lamivudine traversaient la barrière placentaire.
Dolutégravir
L’administration par voie orale de dolutégravir à des rates gravides à des doses pouvant atteindre 1 000 mg/kg/jour (50 fois l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC) du 6e au 17e jour de gestation n’a pas entraîné d’effets toxiques pour la mère ou le développement, ni de tératogénicité.
L’administration par voie orale de dolutégravir à des lapines gravides à des doses pouvant atteindre 1 000 mg/kg/jour (0,74 fois l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC) du 6e au 18e jour de gestation n’a pas entraîné d’effets toxiques sur le développement ni de tératogénicité. Chez le lapin, une toxicité maternelle (diminution de la consommation alimentaire, absence ou quasi-absence de l’émission de fèces/d’urine, diminution du poids corporel) a été observée à la dose de 1 000 mg/kg (0,74 fois l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC).
Abacavir
Des études sur la reproduction des rats et des lapins ayant reçu des doses orales allant jusqu’à 1 000 et 700 mg/kg/jour, respectivement, ont été réalisées. Ces doses ont produit chez les rats et les lapins des expositions environ 28 fois et 7 fois plus élevées, respectivement, que l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC. Chez le rat, on a observé des effets toxiques sur le développement (diminution du poids corporel fœtal et de la distance vertex-coccyx) et une fréquence accrue d’anasarques et de malformations squelettiques fœtales à la plus forte des doses testées. On a constaté, lors d’études menées chez des rates gravides, que l’abacavir était transmis au fœtus par voie placentaire. Au cours d’une étude de fertilité, on n’a observé des effets embryotoxiques et fœtotoxiques (augmentation du nombre de résorptions et diminution du poids corporel fœtal) qu’à la dose de 500 mg/kg/jour, laquelle s’est révélée toxique pour les parents également. On a constaté chez les petits des rates traitées par l’abacavir à raison de 500 mg/kg (depuis l’implantation de l’embryon jusqu’au sevrage) une fréquence accrue de mortinatalité et de plus petit poids corporel tout au long de leur vie.
Lamivudine
La lamivudine n’a pas été tératogène chez le rat ni chez le lapin à des doses atteignant respectivement 2 000 mg/kg 2 fois par jour et 500 mg/kg 2 fois par jour. Chez le lapin, une légère augmentation de la fréquence des avortements spontanés avant l’implantation a été observée à des doses de 20 mg/kg 2 fois par jour et plus, ce qui indique un effet embryolétal précoce possible. On n’a pas observé ce genre d’effet chez le rat. Ces effets, peu marqués, se sont produits à des doses relativement faibles, qui produisent des taux plasmatiques comparables à ceux obtenus chez les patients.
Dans une étude sur la toxicité périnatale, postnatale et juvénile chez le rat, certaines altérations histologiques de nature inflammatoire à la jonction anorectale et une légère hyperplasie épithéliale diffuse du cæcum ont été observées, chez les femelles et les petits, à fortes doses. Une fréquence accrue des mictions à la manipulation a été également observée chez quelques petits recevant 450 ou 2 000 mg/kg. En outre, une réduction du poids des testicules a été constatée chez des mâles juvéniles à des doses de 2 000 mg/kg, et a été attribuée à une dilatation légère ou modérée des tubes séminifères.
Toxicologie et pharmacologie animales
Dolutégravir
L’effet d’un traitement quotidien prolongé par doses élevées de dolutégravir a été évalué dans le cadre d’études de toxicité comportant l’administration par voie orale de doses répétées à des rats (durée atteignant 26 semaines) et des singes (durée atteignant 38 semaines). Le principal effet associé au dolutégravir a été l’intolérance ou l’irritation gastro-intestinale chez le rat et le singe à des doses produisant des expositions générales environ 38 fois et 1,5 fois plus élevées, respectivement, que l’exposition chez les humains à la dose recommandée de 50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine, d’après l’ASC. Étant donné que l’intolérance gastro-intestinale est considérée comme causée par l’administration locale de médicament, les mesures en mg/kg ou mg/m2 sont des déterminants appropriés de la zone de sûreté pour cette toxicité. L’intolérance gastro-intestinale chez le singe est survenue à 30 fois la dose équivalente en mg/kg chez l’humain (en fonction d’un poids de 50 kg) et à 11 fois la dose équivalente en mg/m2 chez l’humain pour une dose clinique de 50 mg. Chez le lapin, le dolutégravir a été légèrement à moyennement irritant pour la peau et les yeux.
On a observé une légère déchéance myocardique chez la souris et le rat à la suite de l’administration de l’abacavir pendant deux ans. Les expositions générales étaient respectivement 7 fois et 21 fois plus élevées que l’exposition chez les humains à la dose recommandée (50 mg de dolutégravir, 600 mg d’abacavir et 300 mg de lamivudine), d’après l’ASC. La pertinence clinique de ces observations n’a pas été établie.
Pour obtenir de plus amples renseignements sur la toxicologie, veuillez consulter les monographies de TIVICAY, KIVEXA, 3TC et ZIAGEN.