


Monographie de produit - Kazano
Modifications importantes récemment apportées à la monographie
7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme,
Acidose lactique
2026-03
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes récemment apportées à la monographie ...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
1 Indications ................................................................................................................. 5
1.1 Pédiatrie .................................................................................................................. 5
1.2 Gériatrie .................................................................................................................. 5
2 Contre-indications ...................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ........................................ 6
4 Posologie et administration ........................................................................................ 7
4.1 Considérations posologiques .................................................................................. 7
4.2 Posologie recommandée et ajustement posologique ............................................ 7
4.4 Administration ........................................................................................................ 9
4.5 Dose oubliée ........................................................................................................... 9
5 Surdose ...................................................................................................................... 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 10
7 Mises en garde et précautions .................................................................................. 11
Généralités ........................................................................................................................ 11
Appareil cardiovasculaire .................................................................................................. 11
Conduite et utilisation de machines ................................................................................. 11
Système endocrinien et métabolisme .............................................................................. 11
Système sanguin et lymphatique ...................................................................................... 15
Fonctions hépatique, biliaire et pancréatique .................................................................. 15
Système immunitaire ........................................................................................................ 16
Surveillance et examens de laboratoire ........................................................................... 17
Système nerveux ............................................................................................................... 18
Considérations périopératoires ........................................................................................ 18
Fonction rénale ................................................................................................................. 18
Santé reproductive ........................................................................................................... 19
Appareil cutané ................................................................................................................. 19
7.1 Populations particulières ...................................................................................... 20
7.1.1 Grossesse .......................................................................................................... 20
7.1.2 Allaitement ........................................................................................................ 20
7.1.3 Enfants et adolescents ...................................................................................... 20
7.1.4 Personnes âgées ............................................................................................... 20
8 Effets indésirables .................................................................................................... 21
8.1 Aperçu des effets indésirables .............................................................................. 21
8.2 Effets indésirables observés au cours des études cliniques ................................. 23
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 27
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 28
8.5 Effets indésirables observés après la commercialisation ..................................... 28
9 Interactions médicamenteuses ................................................................................. 30
9.2 Aperçu des interactions médicamenteuses.......................................................... 30
9.3 Interactions médicament-comportement ............................................................ 31
9.4 Interactions médicament-médicament ................................................................ 31
9.5 Interactions médicament-aliment ........................................................................ 34
9.6 Interactions médicament-plante médicinale ....................................................... 34
9.7 Interactions médicament-examens de laboratoire .............................................. 34
10 Pharmacologie clinique ............................................................................................ 34
10.1 Mode d’action ....................................................................................................... 34
10.2 Pharmacodynamie ................................................................................................ 35
10.3 Pharmacocinétique ............................................................................................... 36
11 Conservation, stabilité et mise au rebut .................................................................... 41
12 Instructions particulières de manipulation du produit ............................................... 41
Partie 2 : Renseignements scientifiques ............................................................................... 42
13 Renseignements pharmaceutiques ........................................................................... 42
14 Études cliniques ....................................................................................................... 43
14.1 Études cliniques par indication ............................................................................. 43
Alogliptine en traitement d’appoint à la metformine ...................................................... 43
Alogliptine en traitement d’appoint à la pioglitazone ...................................................... 47
Alogliptine en traitement d’appoint à la pioglitazone avec la metformine ..................... 48
Alogliptine en traitement d’appoint à l’insuline (avec ou sans metformine) .................. 52
15 Microbiologie ........................................................................................................... 59
16 Toxicologie non clinique ........................................................................................... 59
Renseignements destinés aux patient·e·s............................................................................. 63
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
KAZANO (comprimés d’alogliptine et de chlorhydrate de metformine) est indiqué comme traitement d’appoint au régime alimentaire et à l’activité physique pour améliorer la maîtrise de la glycémie chez les patients adultes atteints d’un diabète sucré de type 2 qui n’est pas adéquatement maîtrisé par la metformine ou chez les patients qui sont déjà traités par l’association d’alogliptine et de metformine.
Traitement d’association d’appoint : KAZANO est indiqué dans le cadre d’une trithérapie chez les patients adultes atteints d’un diabète sucré de type 2 pour améliorer la maîtrise glycémique, en association avec :
- la pioglitazone
- de l’insuline
lorsque le traitement d’association avec la metformine actuel, jumelé à un régime alimentaire et à l’activité physique, ne procure pas une maîtrise glycémique adéquate (voir 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (patients âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (patients âgés d’au moins 65 ans) : KAZANO doit être utilisé avec prudence chez les patients âgés. Il n’est pas nécessaire d’ajuster la posologie en fonction de l’âge. Toutefois, l’augmentation graduelle de la dose de KAZANO doit se faire avec prudence chez les patients âgés en raison du risque de diminution de la fonction rénale et cardiaque dans cette population. KAZANO est contre-indiqué chez les patients présentant une insuffisance rénale grave (voir 2 Contre-indications). Il est nécessaire de surveiller la fonction rénale plus fréquemment pour faciliter la prévention de l’acidose lactique associée à la metformine, en particulier chez les personnes âgées (voir 4 Posologie et administration, 7 Mises en garde et précautions et 10 Pharmacologie clinique).
2 Contre-indications
KAZANO (comprimés d’alogliptine et de chlorhydrate de metformine) est contre-indiqué dans les cas suivants :
- chez les patients atteints d’un diabète sucré instable et/ou insulinodépendant (type 1).
- chez les patients présentant une acidose métabolique aiguë ou chronique, notamment une acidocétose diabétique, avec ou sans coma, ou des antécédents d’acidocétose avec ou sans coma. L’acidocétose diabétique doit être traitée par de l’insuline.
- chez les patients ayant des antécédents d’acidose lactique, quels que soient les facteurs déclencheurs (voir 7 Mises en garde et précautions).
en présence d’insuffisance rénale grave (débit de filtration glomérulaire estimé
[DFGe] < 30 mL/min/1,73 m2) ou de maladie rénale terminale, chez les patients dialysés ou lorsque la fonction rénale n’est pas connue (voir 7 Mises en garde et précautions).
- en cas de consommation excessive d’alcool, aiguë ou chronique (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
chez les patients atteints de dysfonctionnement hépatique grave, puisque le
dysfonctionnement hépatique grave a été associé à des cas d’acidose lactique. KAZANO doit généralement être évité chez les patients présentant des signes cliniques ou des résultats de laboratoire indiquant la présence d’une maladie hépatique.
- en cas de collapsus cardiovasculaire et dans les états pathologiques associés à l’hypoxémie comme l’insuffisance cardiorespiratoire, qui sont souvent associés à l’hyperlactacidémie.
- dans des conditions de stress, notamment en cas d’infection grave, de traumatisme ou de chirurgie et pendant la phase de rétablissement qui suit.
- chez les patients souffrant de déshydratation importante et en cas d’état de choc grave.
- chez les patients qui présentent une hypersensibilité connue à l’alogliptine, à la metformine ou à un des ingrédients de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant (voir 8 Effets indésirables). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- pendant la période entourant l’administration d’agents de contraste iodés, car l’utilisation de ces produits peut entraîner une altération aiguë de la fonction rénale (voir 7 Mises en garde et précautions).
- pendant la grossesse et l’allaitement (voir 7 Mises en garde et précautions).
3 Encadré sur les mises en garde et précautions importantes
- L’acidose lactique est une complication métabolique rare, mais grave qui peut survenir en raison de l’accumulation de metformine pendant le traitement par KAZANO (voir 7 Mises en garde et précautions, Acidose lactique).
- Il faut mettre en garde les patients contre la consommation excessive d’alcool, aiguë ou chronique, lors du traitement par KAZANO, car la consommation d’alcool potentialise l’effet de la metformine sur le lactate (voir 7 Mises en garde et précautions, Acidose lactique).
4 Posologie et administration
4.1 Considérations posologiques
La dose de KAZANO doit être personnalisée en fonction du schéma thérapeutique actuel du patient sans dépasser la dose quotidienne totale maximale recommandée d’alogliptine (c.-à-d., 25 mg) et de metformine (c.-à-d., 2 000 mg).
Pour les patients qui passent des comprimés séparés d’alogliptine et de metformine à KAZANO, l’alogliptine et la metformine doivent être administrées à la dose quotidienne totale déjà prise par le patient; la dose individuelle d’alogliptine doit être divisée par deux, car elle sera prise deux fois par jour alors que la dose de metformine doit rester inchangée.
Pour les patients qui passent des comprimés séparés d’alogliptine et de metformine à KAZANO dans le cadre d’une trithérapie en association avec de l’insuline, la dose d’insuline doit être maintenue, et l’alogliptine et la metformine doivent être administrées à la dose quotidienne totale déjà prise par le patient; la dose individuelle d’alogliptine doit être divisée par deux, car elle sera prise deux fois par jour alors que la dose de metformine doit rester inchangée (voir 7 Mises en garde et précautions).
Il faudrait examiner les facteurs susceptibles d’augmenter le risque d’acidose lactique avant d’envisager l’instauration du traitement par KAZANO, surtout chez les personnes âgées ou celles souffrant d’insuffisance rénale.
On doit user de prudence lorsqu’on utilise de façon concomitante des médicaments qui peuvent altérer la fonction rénale (comme les diurétiques, en particulier des diurétiques de l’anse) ou nuire à l’élimination de la metformine (comme les agents cationiques, qui sont éliminés par sécrétion tubulaire rénale), en raison de l’augmentation du risque d’acidose lactique au cours de l’administration concomitante (voir 9 Interactions médicamenteuses).
4.2 Posologie recommandée et ajustement posologique
Pour les patients dont la glycémie n’est pas adéquatement maîtrisée par la metformine seule, la dose recommandée de KAZANO doit correspondre à 12,5 mg d’alogliptine administrés deux fois par jour (dose quotidienne totale de 25 mg) et à une dose de chlorhydrate de metformine semblable (500 mg, 850 mg ou 1 000 mg deux fois par jour) à celle déjà prise.
Pour les patients dont la glycémie n’est pas adéquatement maîtrisée par la metformine et la pioglitazone, la dose de thiazolidinédione doit être maintenue et KAZANO doit être administré en concomitance; l’alogliptine doit être administrée à raison de 12,5 mg deux fois par jour (dose quotidienne totale de 25 mg) et le chlorhydrate de metformine à une dose semblable (500 mg, 850 mg ou 1 000 mg deux fois par jour) à celle déjà prise.
Populations particulières
Insuffisance rénale
KAZANO est contre-indiqué chez les patients présentant une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) ou une maladie rénale terminale et chez les patients dialysés (voir 2 Contre-indications).
KAZANO ne doit pas être utilisé chez les patients présentant une insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2), car ceux-ci doivent prendre une dose quotidienne d’alogliptine inférieure à celle disponible lorsque l’alogliptine est administrée sous forme d’association à teneurs fixes KAZANO (voir 7 Mises en garde et précautions, Fonction rénale).
Chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2, la dose quotidienne maximale d’alogliptine et de metformine, sous forme de composants libres, est de 12,5 mg et de 2 000 mg, respectivement. La dose de metformine doit être ajustée chez les patients dont le DFGe est d’au plus 45 mL/min/1,73 m2, sans toutefois excéder 1 000 mg/jour.
La fonction rénale doit être surveillée avant d’amorcer un traitement par KAZANO, et elle doit être surveillée au moins une fois par année par la suite. Il convient de surveiller de façon plus étroite la glycémie et les biomarqueurs rénaux ainsi que les signes et les symptômes d’une dysfonction rénale chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2 (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Arrêt du traitement pour examen d’imagerie effectué au moyen d’agents de contraste iodés : Il faut cesser le traitement par KAZANO au moment de l’examen d’imagerie effectué au moyen d’agents de contraste iodés ou avant celui-ci chez les patients présentant une insuffisance rénale (DFGe < 60 mL/min/1,73 m2), chez ceux ayant des antécédents de maladie hépatique, d’alcoolisme ou d’insuffisance cardiaque et chez les patients qui recevront des produits de contraste iodés par voie intra-artérielle. Le DFGe doit être réévalué 48 heures après l’examen d’imagerie et le traitement par KAZANO peut être réinstauré si l’évaluation montre que la fonction rénale est acceptable et stable (voir 7 Mises en garde et précautions, Fonction rénale).
Insuffisance hépatique
En raison de la metformine qu’il contient, KAZANO est contre-indiqué chez les patients présentant une insuffisance hépatique grave et il ne doit pas être utilisé chez les patients dont les examens de laboratoire ou les signes cliniques évoquent la présence d’un trouble hépatique (voir 2 Contre-indications). L’administration de metformine à des patients présentant un trouble de la fonction hépatique a été associée, dans certains cas, à l’acidose lactique (voir 7 Mises en garde et précautions).
Enfants (patients âgés de moins de 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Personnes âgées (patients âgés d’au moins 65 ans)
KAZANO doit être utilisé avec prudence chez les patients de 65 ans et plus. Il n’est pas nécessaire d’ajuster la posologie en fonction de l’âge. Toutefois, l’augmentation graduelle de la dose de KAZANO doit se faire avec prudence chez les patients âgés en raison du risque de diminution de la fonction rénale et cardiaque dans cette population. L’utilisation de KAZANO est contre-indiquée chez les patients présentant une insuffisance rénale grave (voir 2 Contre-indications, 7 Mises en garde et précautions, 7.1 Populations particulières et 10 Pharmacologie clinique). Il est nécessaire de surveiller la fonction rénale plus fréquemment pour faciliter la
prévention de l’acidose lactique associée à la metformine, en particulier chez les personnes âgées.
4.4 Administration
KAZANO doit être pris deux fois par jour en raison de la pharmacocinétique de la metformine qu’il contient. Il doit être pris avec les repas pour réduire les effets indésirables gastro-intestinaux associés à la metformine. Les comprimés doivent être avalés entiers avec de l’eau.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être prise aussitôt que possible. Il ne faut pas prendre une dose double au même moment.
5 Surdose
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Nous ne disposons d’aucune donnée sur la surdose de KAZANO.
Alogliptine
Les doses maximales d’alogliptine administrées lors des essais cliniques étaient des doses uniques de 800 mg à des sujets en bonne santé et des doses de 400 mg une fois par jour pendant 14 jours à des patients atteints d’un diabète sucré de type 2 (équivalant respectivement à 32 fois et à 16 fois la dose quotidienne totale recommandée de 25 mg d’alogliptine). Aucun effet indésirable grave n’a été observé à ces doses.
Des quantités minimes d’alogliptine sont éliminées au cours de l’hémodialyse (environ 7 % du médicament ont été éliminés au cours d’une séance d’hémodialyse de 3 heures). L’hémodialyse présente donc peu d’intérêt pour éliminer l’alogliptine en cas de surdosage. On ignore si l’alogliptine est éliminée au cours de la dialyse péritonéale.
Metformine
L’acidose lactique doit être exclue. Le médicament doit être arrêté et un traitement de soutien approprié doit être instauré. Des cas de surdosage du chlorhydrate de metformine sont survenus, notamment des cas d’ingestion de quantités supérieures à 50 grammes. Une hypoglycémie a été signalée dans environ 10 % des cas. Une acidose lactique a été signalée dans environ 32 % des cas de surdosage de metformine (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique).
La metformine est dialysable avec une clairance pouvant atteindre 170 mL/min dans de bonnes conditions hémodynamiques. L’hémodialyse peut donc être utile pour éliminer le médicament accumulé chez un patient lorsqu’on soupçonne un surdosage de metformine.
Une pancréatite peut survenir en raison d’un surdosage avec la metformine (voir 7 Mises en garde et précautions).
Prise en charge
En cas de surdosage, une surveillance clinique et des mesures de soutien doivent être mises en œuvre selon l’état clinique du patient.
L’hémodialyse est la méthode la plus efficace pour éliminer le lactate et la metformine.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux | ||||
| d’administration | teneur / composition | |||||
| Orale | Comprimés pelliculés 12,5 mg d’alogliptine (sous forme de benzoate d’alogliptine)/500 mg de chlorydrate de metformine 12,5 mg d’alogliptine (sous forme de benzoate d’alogliptine)/850 mg de chlorhydrate de metformine 12,5 mg d’alogliptine (sous forme de benzoate d’alogliptine)/1 000 mg de chlorhydrate de metformine | Cellulose microcristalline (PH 101 et KG-1000), crospovidone, mannitol, povidone et stéarate de magnésium. De plus, l’enrobage contient les ingrédients non médicinaux suivants : dioxyde de titane, hypromellose (2910), oxyde ferrique (jaune) et talc. | ||||
Description
KAZANO est présenté sous forme de comprimés pelliculés dans les concentrations suivantes :
Concentration Description
12,5 mg + 500 mg Comprimé pelliculé biconvexe, ovale et jaune pâle, portant l’inscription « 12.5/500 » gravée sur une face et l’inscription « 322M » gravée sur l’autre face.
12,5 mg + 850 mg Comprimé pelliculé biconvexe, ovale et jaunâtre, portant l’inscription « 12.5/850 » gravée sur une face et l’inscription « 322M » gravée sur l’autre face.
12,5 mg + 1 000 mg Comprimé pelliculé, ovale et jaune pâle, portant l’inscription
« 12.5/1000 » gravée sur une face et l’inscription « 322M » gravée sur l’autre face.
Chaque comprimé KAZANO contient 17 mg de benzoate d’alogliptine, équivalant à 12,5 mg d’alogliptine, et 1 000 mg, 850 mg ou 500 mg de chlorhydrate de metformine.
Les comprimés KAZANO sont fournis dans des plaquettes alvéolées en aluminium/aluminium de 56 comprimés (dans une boîte en carton [8 plaquettes alvéolées de 7 comprimés]) ou dans des flacons en polyéthylène haute densité (PEHD) contenant 60 comprimés.
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes. »
Généralités
KAZANO ne doit pas être utilisé chez les patients atteints d’un diabète sucré de type 1 ni pour le traitement de l’acidocétose diabétique.
Appareil cardiovasculaire
Insuffisance cardiaque congestive :
Alogliptine
L’expérience clinique dans l’emploi de l’alogliptine est limitée chez les patients atteints d’insuffisance cardiaque congestive de classes III et IV de la New York Heart Association (NYHA). KAZANO doit donc être utilisé avec prudence chez ces patients.
États hypoxiques :
Chlorhydrate de metformine
Le collapsus cardiovasculaire (choc), quelle qu’en soit la cause, l’insuffisance cardiaque congestive aiguë, l’infarctus du myocarde aigu et d’autres affections caractérisées par une hypoxémie ont été associés à une acidose lactique et peuvent également causer une azotémie prérénale. Lorsque ces événements surviennent chez des patients traités par KAZANO, il faut arrêter le traitement rapidement.
Conduite et utilisation de machines
Il faut conseiller aux patients d’être prudents pendant la conduite d’un véhicule motorisé ou pendant l’opération d’une machine dangereuse lorsqu’un risque d’hypoglycémie est présent (voir 7 Mises en garde et précautions, Hypoglycémie). Lorsque KAZANO est utilisé en association avec une sulfonylurée ou en association avec de l’insuline, il faut conseiller aux patients de prendre des précautions pour éviter l’hypoglycémie lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Système endocrinien et métabolisme
Hypoglycémie :
Alogliptine
L’incidence de l’hypoglycémie était plus élevée comparativement au témoin actif dans les études sur l’alogliptine en traitement d’appoint à la metformine avec la pioglitazone, et plus élevée comparativement au placebo dans les études sur l’alogliptine en traitement d’appoint à la metformine avec l’insuline.
L’insuline est connue pour causer l’hypoglycémie. On peut donc envisager de réduire la dose d’insuline pour réduire le risque d’hypoglycémie lorsque le médicament est utilisé en association avec l’alogliptine.
Une hypoglycémie peut survenir lorsque l’apport calorique est insuffisant, lorsqu’une activité physique exigeante n’est pas compensée par une supplémentation calorique, ou en cas d’utilisation concomitante d’autres agents hypoglycémiants (comme les sulfonylurées et l’insuline) ou d’éthanol. Les patients âgés, invalides ou dénutris et ceux qui présentent une insuffisance surrénalienne ou hypophysaire ou une intoxication alcoolique sont particulièrement sensibles aux effets hypoglycémiques. L’hypoglycémie est parfois difficile à reconnaître chez les personnes âgées et chez les personnes qui prennent des inhibiteurs β-adrénergiques.
Il faut conseiller aux patients d’être prudents pendant la conduite automobile ou l’utilisation de machines lorsqu’un risque d’hypoglycémie est présent.
Perte de maîtrise glycémique : Lorsqu’un patient stabilisé par un traitement antidiabétique est exposé à un stress comme de la fièvre, un traumatisme, une infection ou une intervention chirurgicale, il peut y avoir une perte temporaire de la maîtrise glycémique. Dans ce cas, il est parfois nécessaire d’interrompre le traitement par KAZANO et d’administrer temporairement de l’insuline. KAZANO peut être réinstauré après la résolution de la crise aiguë. Chez de nombreux patients, l’efficacité des médicaments antidiabétiques oraux pour abaisser la glycémie jusqu’à une valeur cible diminue au bout d’un certain temps. Ce phénomène, qui peut être dû à la progression de la maladie sous-jacente ou à une diminution de la réponse au médicament, porte le nom d’échec secondaire, qui se distingue de l’échec primaire dans lequel le médicament est inefficace pendant le traitement initial.
Si un échec secondaire se produit avec KAZANO, d’autres options thérapeutiques doivent être envisagées.
Hypothyroïdie :
Chlorhydrate de metformine
La metformine entraîne une réduction du taux d’hormone thyréotrope (thyroid stimulating hormone [TSH]) dans le sang chez les patients traités ou non en raison d’une hypothyroïdie. Une surveillance régulière du taux de TSH est recommandée.
Des études ont montré que la metformine réduisait les taux plasmatiques de TSH, souvent jusqu’à des valeurs sous les normales, lorsqu’elle était administrée à des patients présentant une hypothyroïdie pour laquelle ils ne recevaient aucun traitement ou à des patients présentant une hypothyroïdie traités efficacement au moyen de la lévothyroxine. La réduction des taux plasmatiques de TSH causée par la metformine n’est pas observée lorsque cette dernière est administrée aux patients ayant une fonction thyroïdienne normale. Il semblerait que la metformine favorise la modulation inhibitrice des hormones thyroïdiennes sur la sécrétion de TSH.
La lévothyroxine peut réduire l’effet hypoglycémiant de la metformine. Une surveillance étroite de la glycémie est recommandée chez les patients présentant une hypothyroïdie pour laquelle ils sont traités avec la lévothyroxine, surtout lorsqu’une thyroïdothérapie est amorcée,
modifiée ou abandonnée (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Acidose lactique :
Chlorhydrate de metformine
L’acidose lactique est une complication métabolique rare, mais grave et potentiellement mortelle, qui peut survenir en raison de l’accumulation de metformine pendant le traitement par KAZANO; lorsqu’elle survient, elle est mortelle dans près de 50 % des cas. L’acidose lactique peut également survenir en association avec un certain nombre d’affections physiopathologiques, notamment le diabète sucré, et en présence d’une importante hypoperfusion et hypoxémie des tissus. L’acidose lactique est caractérisée par des taux élevés de lactate sanguin (> 5 mmol/L), une baisse du pH sanguin, des déséquilibres électrolytiques avec augmentation du trou anionique et une augmentation du rapport lactate/pyruvate. Lorsque la metformine est la cause de l’acidose lactique, les taux plasmatiques de metformine sont généralement supérieurs à 5 mcg/mL.
L’incidence signalée de l’acidose lactique chez les patients recevant du chlorhydrate de metformine est très faible (environ 0,03 cas/1 000 patients-années, avec environ 0,015 cas mortel/1 000 patients-années). Les cas signalés sont survenus principalement chez des patients diabétiques atteints d’insuffisance rénale importante, notamment la maladie rénale intrinsèque et l’hypoperfusion rénale, souvent dans le contexte de plusieurs problèmes médicaux et chirurgicaux concomitants et de pharmacothérapies multiples concomitantes (voir 4 Posologie et administration).
Le risque d’acidose lactique est plus élevé chez les patients atteints d’insuffisance cardiaque congestive nécessitant une prise en charge pharmacologique, en particulier les patients atteints d’insuffisance cardiaque congestive instable ou aiguë qui sont exposés à un risque d’hypoperfusion et d’hypoxémie. En particulier, le traitement des personnes âgées doit être accompagné d’une surveillance attentive de la fonction rénale (voir 7 Mises en garde et précautions, 7.1 Populations particulières). Le risque d’acidose lactique augmente avec le niveau de dysfonctionnement rénal et avec l’âge du patient. On peut donc réduire considérablement le risque d’acidose lactique en surveillant régulièrement la fonction rénale chez les patients qui prennent de la metformine et en utilisant la dose minimale efficace de metformine.
De plus, la prise de metformine doit être rapidement arrêtée en présence de toute affection associée à l’hypoxémie, à la déshydratation ou à la septicémie. Comme l’insuffisance hépatique peut considérablement limiter la capacité d’éliminer le lactate, la metformine doit généralement être évitée chez les patients présentant des signes cliniques ou des résultats de laboratoire indiquant la présence d’une maladie hépatique.
Il faut mettre en garde les patients contre la consommation excessive d’alcool, aiguë ou chronique, lors du traitement par la metformine, car la consommation d’alcool potentialise l’effet du chlorhydrate de metformine sur le métabolisme du lactate. De plus, le traitement par la metformine doit être arrêté temporairement avant tout examen radiographique avec agent de contraste intravasculaire et pour toute intervention chirurgicale.
L’apparition de l’acidose lactique est souvent subtile et accompagnée seulement de symptômes non spécifiques comme une sensation de malaise, des myalgies, une détresse respiratoire, une somnolence accrue et une détresse abdominale non spécifique. Une acidose plus marquée peut être accompagnée également d’hypothermie, d’hypotension et de bradyarythmies résistantes. Le patient et le médecin doivent être conscients de l’importance possible de tels symptômes et il faut indiquer au patient qu’il doit avertir immédiatement le médecin s’ils se produisent. La metformine doit être arrêtée jusqu’à ce que la situation soit clarifiée. Il peut être utile de vérifier les taux d’électrolytes et de cétones sériques, la glycémie, et s’il y a lieu, le pH sanguin, les taux de lactate et même les taux sanguins de metformine. Lorsque le patient est stabilisé à une dose de metformine, les symptômes gastro-intestinaux, qui sont fréquents à l’instauration du traitement, ne sont probablement pas liés au médicament. La survenue ultérieure de symptômes gastro-intestinaux peut être due à une acidose lactique ou à une autre maladie grave.
Les concentrations plasmatiques de lactate veineux à jeun au-dessus de la limite supérieure de la normale, mais inférieures à 5 mmol/L chez les patients prenant de la metformine ne sont pas forcément le signe d’une acidose lactique imminente et peuvent s’expliquer par d’autres mécanismes, notamment par un diabète mal maîtrisé ou une obésité, une activité physique vigoureuse ou des problèmes techniques lors de la manipulation des échantillons.
Une acidose lactique doit être soupçonnée chez tout patient diabétique présentant une acidose métabolique sans signe d’acidocétose (cétonurie et cétonémie).
L’acidose lactique représente une urgence médicale qui doit être traitée en milieu hospitalier. Chez un patient présentant une acidose lactique et qui prend de la metformine, le médicament doit être arrêté immédiatement et des mesures générales de soutien doivent être mises en œuvre rapidement. Étant donné que le chlorhydrate de metformine est dialysable (avec une clairance pouvant atteindre 170 mL/min dans de bonnes conditions hémodynamiques), une hémodialyse rapide est recommandée pour corriger l’acidose et éliminer la metformine accumulée. Cette prise en charge conduit souvent à une résolution rapide des symptômes et au rétablissement (voir 2 Contre-indications et 7 Mises en garde et précautions, Appareil cardiovasculaire, Fonction hépatique et Fonction rénale).
Les médecins doivent apprendre à leurs patients à reconnaître les symptômes qui peuvent être un signal d’apparition d’une acidose lactique. En cas d’acidose de type quelconque, le traitement par KAZANO doit être interrompu immédiatement.
Patients présentant une maladie mitochondriale connue ou soupçonnée
La metformine n’est pas recommandée chez les patients qui présentent une maladie mitochondriale connue, comme un syndrome MELAS (encéphalopathie mitochondriale avec acidose lactique et pseudo-accidents vasculaires cérébraux) et un MIDD (diabète avec surdité de transmission maternelle), en raison du risque d’exacerbation de l’acidose lactique et de complications neurologiques susceptibles d’aggraver la maladie.
En présence de signes et de symptômes évoquant le syndrome MELAS ou le MIDD suivant la prise de produits contenant de la metformine, dont KAZANO, il faut envisager le retrait immédiat de KAZANO et procéder rapidement à une évaluation diagnostique.
Modification de l’état clinique des patients atteints d’un diabète sucré de type 2 préalablement maîtrisé : Comme KAZANO contient de la metformine, tout patient atteint d’un diabète sucré de type 2 préalablement maîtrisé par KAZANO qui présente des résultats de laboratoire anormaux ou une maladie clinique (en particulier une maladie vague et mal définie) doit faire rapidement l’objet d’une évaluation pour déceler la présence d’acidocétose ou d’acidose lactique. L’évaluation doit porter sur les taux d’électrolytes et de cétones sériques, la glycémie et, s’il y a lieu, le pH sanguin, et les taux sanguins de lactate, de pyruvate et de metformine. Si une acidose de l’une ou l’autre forme survient, KAZANO doit être arrêté immédiatement et d’autres mesures correctives appropriées doivent être mises en œuvre.
Taux de vitamine B12 :
Chlorhydrate de metformine
Une baisse d’absorption de la vitamine B12 a été signalée chez certains patients traités par la metformine. Le traitement prolongé au moyen de la metformine a été associé à une diminution de la concentration sérique de vitamine B12 qui peut causer une neuropathie périphérique. Des cas graves de neuropathie périphérique ont été associés au traitement avec la metformine, l’un des composants de KAZANO. Il est donc conseillé de mesurer les taux de vitamine B12 sériques au moins tous les un à deux ans chez les patients qui suivent un traitement à long terme par KAZANO.
Une diminution des taux sériques de vitamine B12 à des valeurs inférieures à la normale, sans manifestations cliniques, a été observée chez environ 7 % des patients recevant de la metformine lors d’essais cliniques contrôlés d’une durée de 29 semaines. Cette diminution, qui est probablement due à l’interférence avec l’absorption de vitamine B12 du complexe facteur intrinsèque-vitamine B12, est toutefois très rarement associée à de l’anémie et semble rapidement réversible à l’arrêt de la metformine ou de la supplémentation en vitamine B12. Il est conseillé de mesurer les paramètres hématologiques chaque année chez les patients qui prennent KAZANO et toute anomalie apparente doit faire l’objet d’examens et d’une prise en charge appropriés (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Système sanguin et lymphatique
Chlorhydrate de metformine
Des cas graves d’anémie hémolytique attribuables à la metformine, dont certains ont connu une issue fatale, ont été signalés (voir 8 Effets indésirables). Deux mécanismes ont été décrits pour expliquer l’anémie hémolytique immune attribuable à la metformine : la formation d’anticorps contre le complexe érythrocytes-metformine et la formation d’autoanticorps. Il est recommandé de surveiller les paramètres hématologiques (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Fonctions hépatique, biliaire et pancréatique
Hépatique :
KAZANO est contre-indiqué chez les patients atteints d’insuffisance hépatique grave et il ne doit pas être utilisé chez les patients dont les épreuves de laboratoire ou les signes cliniques évoquent la présence d’un trouble hépatique (voir 2 Contre-indications).
Alogliptine
Il y a eu des cas signalés après la commercialisation d’insuffisance hépatique mortelle ou non chez les patients traités par l’alogliptine, mais certains rapports ne contiennent pas suffisamment d’information pour établir la cause probable.
Les patients atteints d’un diabète de type 2 peuvent présenter une stéatose hépatique susceptible de causer des anomalies aux tests de la fonction hépatique, et ils peuvent aussi présenter d’autres formes de maladie du foie, dont la plupart peuvent être traitées ou prises en charge. Il est donc recommandé d’obtenir un bilan hépatique et d’évaluer le patient avant d’instaurer le traitement par l’alogliptine. KAZANO doit être instauré avec prudence chez les patients présentant des anomalies aux tests de la fonction hépatique.
Réaliser rapidement les tests de la fonction hépatique chez les patients qui signalent des symptômes pouvant indiquer une lésion hépatique, notamment la fatigue, l’anorexie, une gêne abdominale supérieure du côté droit, des urines foncées ou la jaunisse. Dans ce contexte clinique, si le patient présente des élévations cliniquement significatives du taux d’enzymes hépatiques et si les anomalies aux tests hépatiques persistent ou s’aggravent, il faut interrompre le traitement par KAZANO et effectuer des examens pour établir la cause probable.
L’alogliptine n’a pas fait l’objet d’études chez les patients atteints d’insuffisance hépatique grave (score > 9 sur l’échelle de Child-Pugh) et son utilisation n’est donc pas recommandée chez ces patients (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Chlorhydrate de metformine
L’altération de la fonction hépatique a été associée, dans certains cas, à l’acidose lactique.
Pancréatite :
Alogliptine
Des cas de pancréatite aiguë ont été signalés avec l’alogliptine lors des essais cliniques et après la commercialisation. Des cas de pancréatite aiguë, notamment des cas mortels ou non de pancréatite hémorragique ou nécrosante, ont été signalés chez des patients prenant KAZANO et d’autres agents de la même classe. Après instauration du traitement par KAZANO, il convient de surveiller attentivement l’apparition de signes ou symptômes de pancréatite. Si l’on soupçonne une pancréatite, le traitement par KAZANO doit être arrêté rapidement et une prise en charge appropriée doit être instaurée (voir 8 Effets indésirables).
Chlorhydrate de metformine
Des cas graves de pancréatite ont été rapportés chez des patients recevant de la metformine. Les cas de pancréatite rapportés sont survenus en raison d’un surdosage aigu avec la metformine ou chez des patients recevant des doses thérapeutiques de metformine qui présentaient une insuffisance rénale ou une acidose lactique concomitante, ce qui indique une accumulation de metformine dans l’organisme.
Système immunitaire
Réactions d’hypersensibilité :
Alogliptine
Des réactions d’hypersensibilité graves chez les patients traités par KAZANO, notamment des cas d’anaphylaxie, d’angiœdème et des réactions cutanées graves, dont le syndrome de Stevens-Johnson, ont été signalées après la commercialisation et ont été associées à d’autres inhibiteurs de la DPP-4. Un seul cas de maladie sérique a été observé avec KAZANO lors d’un essai clinique. Si une réaction d’hypersensibilité est soupçonnée, il faut arrêter le traitement par KAZANO, évaluer les autres causes potentielles de cette réaction et instaurer un autre traitement antidiabétique (voir 2 Contre-indications et 8 Effets indésirables). Utiliser avec prudence chez les patients ayant des antécédents d’angiœdème avec un autre inhibiteur de la dipeptidylpeptidase-4 (DPP-4), car on ignore si ces patients ont une prédisposition à l’angiœdème avec KAZANO.
Patients immunodéprimés :
Alogliptine
Une diminution moyenne du nombre absolu de lymphocytes liée à la dose a été observée avec d’autres inhibiteurs de la DPP-4. Lorsque cela est indiqué sur le plan clinique, par exemple en présence d’une infection inhabituelle ou prolongée, une numération lymphocytaire s’impose. L’effet de l’alogliptine sur le nombre de lymphocytes chez les patients présentant des anomalies lymphocytaires (p. ex., virus de l’immunodéficience humaine) est inconnu. Les patients immunodéprimés, par exemple ceux qui ont reçu une greffe d’organe ou un diagnostic de syndrome d’immunodéficience humaine, n’ont pas fait l’objet d’études dans le cadre du programme de développement clinique de l’alogliptine. Par conséquent, le profil d’efficacité et d’innocuité de l’alogliptine n’a pas été établi chez ces patients.
Surveillance et examens de laboratoire
Glycémie et taux d’HbA1c : Des mesures périodiques de la glycémie et du taux d’HbA1c doivent être effectuées, afin d’abaisser ces taux dans la plage des valeurs normales. L’HbA1c est particulièrement utile pour évaluer la maîtrise glycémique à long terme.
Système sanguin : Une surveillance initiale et périodique des paramètres hématologiques (p. ex., hémoglobine/hématocrite et indices érythrocytaires) doit être effectuée au moins une fois par an.
Une surveillance étroite du rapport international normalisé (RIN) est recommandée chez les patients recevant la phénprocoumone ou d’autres anticoagulants de la classe des antivitamines K conjointement avec la metformine (voir 9 Interactions médicamenteuses).
Il faut effectuer périodiquement le dosage sérique de la vitamine B12 chez les patients qui reçoivent KAZANO pendant une longue période, surtout chez les patients atteints d’anémie ou de neuropathie (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
Hypothyroïdie : Une surveillance régulière du taux d’hormone thyréotrope (TSH) est recommandée chez les patients qui présentent une hypothyroïdie.
Fonction rénale : L’utilisation de KAZANO est contre-indiquée chez les patients dont le DFGe est inférieur à 30 mL/min/1,73 m2 (voir 2 Contre-indications). La fonction rénale doit être surveillée avant l’instauration du traitement par KAZANO et périodiquement par la suite :
- Au moins une fois par an chez les patients dont la fonction rénale est normale.
Sur une base plus fréquente chez les patients dont le DFGe est inférieur à
60 mL/min/1,73 m2 et chez les patients âgés (voir 4 Posologie et administration).
- Une surveillance de la fonction rénale est recommandée avant et après l’instauration de tout traitement concomitant avec un autre médicament qui pourrait avoir une incidence sur cette fonction (voir 9 Interactions médicamenteuses).
Fonction hépatique : Il est recommandé d’obtenir un bilan hépatique et d’évaluer le patient avant d’instaurer le traitement par KAZANO.
Système nerveux
Chlorhydrate de metformine
Des cas graves d’encéphalopathie attribuables à la metformine ont été rapportés (voir 8 Effets indésirables). L’encéphalopathie n’était associée, dans certains cas, ni à l’acidose lactique, ni à l’hypoglycémie, ni à l’insuffisance rénale.
Considérations périopératoires
Chlorhydrate de metformine
Le traitement par KAZANO doit être interrompu temporairement pour toute intervention chirurgicale (à l’exception des interventions mineures non associées à une consommation restreinte d’aliments et de liquides). Le traitement par KAZANO doit être interrompu deux jours avant une intervention chirurgicale et ne doit être rétabli que lorsque le patient recommence à s’alimenter par voie orale et que la fonction rénale a été évaluée comme étant acceptable et stable (voir 4 Posologie et administration).
Fonction rénale
KAZANO est contre-indiqué chez les patients présentant une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) [voir 2 Contre-indications].
KAZANO ne doit pas être utilisé chez les patients atteints d’insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2), car ceux-ci doivent prendre une dose quotidienne d’alogliptine inférieure à celle disponible lorsque l’alogliptine est administrée sous forme d’association à teneurs fixes KAZANO (voir 4 Posologie et administration). Les patients présentant une atteinte rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2) pourraient prendre les composants individuels de KAZANO plutôt que sous forme d’association à teneurs fixes.
La fonction rénale doit être surveillée avant d’amorcer un traitement par KAZANO, et elle doit être surveillée au moins une fois par année par la suite. Il convient de surveiller de façon plus étroite la glycémie et les biomarqueurs rénaux, ainsi que les signes et les symptômes d’une dysfonction rénale chez les patients dont le DFGe est inférieur à 60 mL/min/1,73 m2. Chez les patients qui présentent un risque accru d’insuffisance rénale et chez les patients âgés, la fonction rénale doit être évaluée sur une base plus fréquente (voir 7 Mises en garde et
précautions, Surveillance et examens de laboratoire, Personnes âgées (patients âgés d’au moins 65 ans) et Système endocrinien et métabolisme, Acidose lactique).
La prudence est particulièrement de rigueur dans les cas où la fonction rénale peut devenir insuffisante, par exemple chez les personnes âgées, en cas de déshydratation ou lorsqu’on instaure un traitement au moyen d’un traitement antihypertenseur, d’un diurétique ou d’un anti-inflammatoire non stéroïdien (AINS). Par conséquent, dans ces cas, il convient d’envisager une surveillance plus fréquente de la fonction rénale.
Chlorhydrate de metformine
La metformine est connue pour être excrétée en grande partie par les reins, et le risque d’accumulation de metformine et d’acidose lactique augmente avec le niveau de l’insuffisance rénale.
Utilisation de médicaments concomitants susceptibles d’agir sur la fonction rénale ou l’élimination de la metformine : Les médicaments concomitants qui peuvent agir sur la fonction rénale ou entraîner des modifications hémodynamiques importantes ou interférer avec l’élimination de la metformine, notamment les médicaments cationiques qui sont éliminés par sécrétion tubulaire rénale (voir 9 Interactions médicamenteuses), doivent être utilisés avec prudence. L’utilisation concomitante de KAZANO et de ces médicaments peut augmenter le risque d’acidose lactique associée à la metformine et, par conséquent, une surveillance plus fréquente des patients à qui de tels médicaments sont prescrits doit être envisagée.
Administration d’agents de contraste iodés : L’administration intravasculaire d’agents de contraste iodés lors des examens radiographiques (p. ex., urographie intraveineuse, cholangiographie intraveineuse, angiographie et tomodensitométrie réalisées au moyen de produits de contraste administrés par voie intravasculaire) peut entraîner une insuffisance rénale qui a été associée à une acidose lactique chez les patients recevant la metformine (voir 2 Contre-indications). Par conséquent, chez les patients atteints d’insuffisance rénale (DFGe < 60 mL/min/1,73 m2), chez ceux ayant des antécédents d’insuffisance hépatique, d’alcoolisme ou d’insuffisance cardiaque et chez les patients qui recevront un produit de contraste iodé par voie intra-artérielle, il faut arrêter le traitement par KAZANO au moment de l’examen ou avant celui-ci, et ne pas le réinstaurer avant 48 heures plus tard, et seulement après une réévaluation montrant que la fonction rénale est acceptable et stable (voir 4 Posologie et administration et 9 Interactions médicamenteuses).
Santé reproductive
Voir les sections 2 Contre-indications, 7.1.1 Grossesse et 16 Toxicologie non clinique.
Fertilité
Il n’existe aucune donnée sur l’effet de KAZANO sur la fertilité chez l’humain.
Appareil cutané
Pemphigoïde bulleuse :
Alogliptine
Des cas de pemphigoïde bulleuse nécessitant une hospitalisation ont été signalés avec l’utilisation d’inhibiteurs de la DPP-4, y compris l’alogliptine, après leur commercialisation. Les patients dont le cas a été signalé se sont généralement rétablis après l’arrêt de l’inhibiteur de la DPP-4 et l’instauration d’un traitement immunosuppresseur à action locale ou générale.
Il faut aviser les patients de signaler l’apparition de cloques ou d’érosions au cours d’un traitement par KAZANO. Si l’on soupçonne une pemphigoïde bulleuse, il faut cesser le traitement par KAZANO et envisager d’orienter le patient vers un dermatologue afin de confirmer le diagnostic et d’instaurer un traitement adéquat.
7.1 Populations particulières
7.1.1 Grossesse
KAZANO est contre-indiqué pendant la grossesse (voir 2 Contre-indications). L’emploi de KAZANO ou de ses ingrédients chez la patiente enceinte n’a pas fait l’objet d’une étude adéquate ou bien contrôlée. Les études chez les animaux n’indiquent pas d’effets nuisibles directs ou indirects en ce qui concerne la toxicité développementale (voir 16 Toxicologie non clinique).
Compte tenu des renseignements récents indiquant que les valeurs de glycémie anormales pendant la grossesse sont associées à une incidence accrue d’anomalies congénitales, l’opinion consensuelle des experts est que l’insuline doit être utilisée pendant la grossesse pour maintenir la glycémie aussi proche que possible des valeurs normales.
Le degré d’exposition lors de la grossesse au cours des études cliniques est très limité.
7.1.2 Allaitement
KAZANO est contre-indiqué pendant l’allaitement (voir 2 Contre-indications). On ignore si, chez l’humain, l’alogliptine est excrétée dans le lait maternel. Chez le rat, l’alogliptine passe dans le lait maternel. Un risque pour l’enfant allaité ne peut pas être exclu.
La metformine est excrétée en petites quantités dans le lait humain. Un risque pour l’enfant allaité ne peut pas être exclu. KAZANO ne doit donc pas être utilisé chez les patientes qui allaitent.
7.1.3 Enfants et adolescents
Enfants et adolescents (patients âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (patients âgés de plus de 65 ans) : KAZANO doit être utilisé avec prudence chez les personnes âgées. Il n’est pas nécessaire d’ajuster la posologie en fonction de l’âge.
Toutefois, l’augmentation graduelle de la dose de KAZANO doit se faire avec prudence chez les patients âgés en raison du risque de diminution de la fonction rénale et cardiaque dans cette population. KAZANO ne doit pas être utilisé chez les patients présentant une insuffisance rénale (voir 2 Contre-indications, 4 Posologie et administration, 7 Mises en garde et précautions et 10 Pharmacologie clinique). Il est nécessaire de surveiller la fonction rénale plus fréquemment pour faciliter la prévention de l’acidose lactique associée à la metformine, en particulier chez les personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les études cliniques menées pour confirmer l’efficacité et l’innocuité de KAZANO ont porté sur l’administration concomitante de l’alogliptine et de la metformine sous forme de comprimés séparés. Toutefois, les résultats des études de bioéquivalence ont démontré que les comprimés pelliculés KAZANO sont bioéquivalents aux doses correspondantes d’alogliptine et de metformine administrées en concomitance sous forme de comprimés séparés.
L’information fournie est fondée sur un total de 7 151 patients atteints d’un diabète sucré de type 2, dont 2 414 patients traités par l’alogliptine à 25 mg/jour et la metformine (500 mg/jour – 3 400 mg/jour), qui ont participé à 7 études cliniques de phase III à double insu, contrôlées par placebo ou par traitement actif. Ces études ont évalué les effets de l’administration concomitante de l’alogliptine et de la metformine sur la maîtrise glycémique et leur innocuité en traitement d’association initial, en bithérapie chez les patients initialement traités par la metformine seule, et en traitement d’appoint à la pioglitazone ou à l’insuline.
Le profil d’innocuité de l’association d’alogliptine et de metformine correspond à celui de chacun des composants d’après les essais cliniques pour l’alogliptine et d’après les données complètes disponibles pour la metformine. À ce sujet, la section suivante décrit les effets indésirables de chacun des composants de KAZANO (alogliptine/metformine) qui sont signalés dans leurs monographies respectives.
Alogliptine
L’alogliptine a été généralement bien tolérée lors des études cliniques contrôlées avec une incidence globale des effets indésirables chez les patients traités par l’alogliptine à 25 mg comparable à celle chez les patients sous placebo. Les effets indésirables les plus fréquents signalés au cours d’une étude de phase II et d’une étude de phase III regroupées portant sur 3 750 patients traités par l’alogliptine à 25 mg (avec ou sans autres antidiabétiques oraux, incluant la metformine) étaient les céphalées (5,7 %), une infection des voies respiratoires supérieures (5,7 %) et une rhinopharyngite (5,6 %).
L’incidence des effets indésirables graves était faible dans les deux groupes de traitement (5,7 % pour l’alogliptine à 25 mg et 3,2 % pour le placebo). L’effet indésirable grave lié au traitement le plus souvent signalé avec l’alogliptine à 25 mg était l’hypoglycémie (0,12 %). Les principales causes des abandons du traitement chez les personnes recevant l’alogliptine à 25 mg/jour survenant plus fréquemment qu’avec le placebo étaient une diminution de la
clairance rénale de la créatinine (0,6 %), une augmentation de la créatinine dans le sang (0,2 %), une insuffisance rénale (0,2 %), des vomissements (0,1 %), un œdème périphérique (0,1 %), de l’anxiété (< 0,1 %) et une insuffisance cardiaque congestive (< 0,1 %).
Pancréatite :
Dans une analyse regroupée de 14 études de phases II et III, dont un essai sur les résultats cardiovasculaires, la pancréatite a été signalée chez 11 patients sur 5 902 (0,2 %) ayant reçu l’alogliptine à 25 mg une fois par jour, comparativement à 5 patients sur 5 183 (< 0,1 %) ayant reçu les agents de comparaison (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique). Au cours de l’étude terminée et portant sur les résultats cardiovasculaires, une pancréatite a été signalée chez 10 sujets (0,4 %) au sein du groupe recevant l’alogliptine et chez 7 sujets (0,3 %) faisant partie du groupe placebo, ce qui équivaut à des taux de déclaration de 3 et 2 événements par 1 000 années avec l’alogliptine et le placebo, respectivement.
Réactions d’hypersensibilité graves :
Des événements cutanés graves et un seul événement de maladie sérique ont été déclarés chez des patients ayant reçu des doses thérapeutiques d’alogliptine dans les essais cliniques. Après la commercialisation, des cas d’anaphylaxie, d’angiœdème et de réactions cutanées graves, y compris le syndrome de Stevens-Johnson, ont été signalés avec l’alogliptine (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité).
Chlorhydrate de metformine
Les effets indésirables les plus fréquemment associés à la metformine (alogliptine/metformine) sont la diarrhée, les nausées et les maux d’estomac.
Acidose lactique :
L’incidence signalée de l’acidose lactique chez les patients recevant du chlorhydrate de metformine est très faible (environ 0,03 cas/1 000 patients-années, avec environ 0,015 cas mortel/1 000 patients-années) [voir 5 Surdose et 7 Mises en garde et précautions].
Réactions gastro-intestinales :
Très fréquentes (> 1/10) : Les symptômes gastro-intestinaux (diarrhée, nausées, vomissements, ballonnements abdominaux, flatulences et anorexie) sont les réactions les plus souvent associées à la metformine et sont environ 30 % plus fréquentes chez les patients traités par la metformine en monothérapie que chez ceux recevant un placebo, en particulier pendant l’instauration du traitement par la metformine. Ces symptômes sont généralement transitoires et disparaissent spontanément au cours d’un traitement continu. Occasionnellement, il peut être utile de réduire temporairement la dose.
Comme les symptômes gastro-intestinaux survenant pendant l’instauration du traitement semblent liés à la dose, on peut les réduire en augmentant graduellement la dose et en prescrivant aux patients de prendre la metformine (chlorhydrate de metformine) avec les repas (voir 4 Posologie et administration).
Le traitement par la metformine doit être temporairement interrompu en cas de diarrhée et/ou de vomissements intenses, car ils peuvent causer une déshydratation et une azotémie prérénale.
Pour les patients qui sont stabilisés par la metformine, des symptômes gastro-intestinaux non spécifiques ne doivent être attribués au traitement que si une maladie intercurrente ou une acidose lactique ont été exclues.
Organes des sens :
Fréquents (≥ 1/100) : Pendant l’instauration du traitement par la metformine, les patients se plaignent fréquemment d’altération du goût (c.-à-d., goût métallique).
Réactions dermatologiques :
Très rares (< 1/10 000 et rapports isolés) : L’incidence de l’éruption cutanée/dermatite dans des essais cliniques contrôlés est comparable au placebo pour la metformine en monothérapie et à la sulfonylurée pour le traitement par la metformine et une sulfonylurée. Les cas signalés de réactions cutanées, notamment érythème, prurit et urticaire, sont très rares.
Réactions hématologiques :
Lors d’essais cliniques contrôlés d’une durée de 29 semaines, environ 9 % des patients recevant la metformine en monothérapie et 6 % des patients recevant la metformine avec une sulfonylurée ont présenté des taux sériques asymptomatiques de vitamine B12 inférieurs à la normale, sans diminution significative des taux d’acide folique sériques. Toutefois, seulement cinq cas d’anémie mégaloblastique ont été signalés avec l’administration de metformine (aucun lors des études cliniques aux États-Unis) et aucune incidence accrue de neuropathie n’a été observée (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
La diminution de l’absorption de la vitamine B12 avec diminution des concentrations sériques pendant l’utilisation à long terme de metformine est rare (≥ 1/10 000 et < 1/1 000). Il est recommandé d’envisager cette étiologie si un patient présente une anémie mégaloblastique.
Réactions hépatiques :
Très rares (< 1/10 000 et rapports isolés) : Des anomalies aux épreuves de la fonction hépatique ou une hépatite qui ont disparu à l’arrêt du traitement par la metformine ont été documentées dans des rapports isolés.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les effets indésirables signalés au cours des études contrôlées de phase III, quelle que soit la causalité, chez au moins 1 % des patients traités par l’alogliptine et la metformine, sont présentés au Tableau 2 et au Tableau 3.
Tableau 2 – Effets indésirables survenus en cours de traitement (par terme privilégié) par la metformine + l’alogliptine à 25 mg, ayant une incidence ≥ 1 % et supérieure à celle observée avec la metformine + le placebo
(étude SYR-322-MET-008)
| Classification par système et organe / Terme privilégié | Metformine + alogliptine à 25 mg (N = 207) | Metformine + placebo (N = 104) |
| Affections gastro-intestinales | ||
| Douleur abdominale | 2 (1,0 %) | 0 |
| Constipation | 5 (2,4 %) | 1 (1,0 %) |
| Dyspepsie | 5 (2,4 %) | 0 |
| Vomissements | 3 (1,4 %) | 0 |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue | 4 (1,9 %) | 1 (1,0 %) |
| Douleur thoracique d’origine non cardiaque | 3 (1,4 %) | 0 |
| Œdème périphérique | 3 (1,4 %) | 1 (1,0 %) |
| Infections et infestations | ||
| Bronchite | 6 (2,9 %) | 2 (1,9 %) |
| Gastro-entérite | 3 (1,4 %) | 0 |
| Herpès simplex | 2 (1,0 %) | 0 |
| Grippe | 4 (1,9 %) | 0 |
| Périonyxis | 2 (1,0 %) | 0 |
| Infection virale | 3 (1,4 %) | 0 |
| Infection mycosique vulvovaginale | 2 (1,0 %) | 0 |
| Lésions, intoxications et complications d’interventions | ||
| Contusion | 2 (1,0 %) | 0 |
| Lésion | 2 (1,0 %) | 0 |
| Blessure à un membre | 3 (1,4 %) | 0 |
| Douleur liée à l’intervention | 2 (1,0 %) | 0 |
| Troubles du métabolisme et de la nutrition | ||
| Perte d’appétit | 4 (1,9 %) | 0 |
| Hyperlipidémie | 3 (1,4 %) | 1 (1,0 %) |
| Hyperuricémie | 3 (1,4 %) | 1 (1,0 %) |
| Hyponatrémie | 2 (1,0 %) | 0 |
Tableau 2 – Effets indésirables survenus en cours de traitement (par terme privilégié) par la metformine + l’alogliptine à 25 mg, ayant une incidence ≥ 1 % et supérieure à celle observée avec la metformine + le placebo
(étude SYR-322-MET-008)
| Classification par système et organe / Terme privilégié | Metformine + alogliptine à 25 mg (N = 207) | Metformine + placebo (N = 104) |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Dorsalgie | 4 (1,9 %) | 1 (1,0 %) |
| Douleurs musculosquelettiques | 4 (1,9 %) | 0 |
| Myalgie | 2 (1,0 %) | 0 |
| Arthrose | 3 (1,4 %) | 1 (1,0 %) |
| Affections du système nerveux | ||
| Étourdissements | 3 (1,4 %) | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Toux | 5 (2,4 %) | 1 (1,0 %) |
| Congestion nasale | 2 (1,0 %) | 0 |
| Affections de la peau et du tissu sous-cutané | ||
| Dermatite de contact | 3 (1,4 %) | 1 (1,0 %) |
| Peau sèche | 2 (1,0 %) | 0 |
| Eczéma | 2 (1,0 %) | 0 |
| Prurit | 3 (1,4 %) | 0 |
| Éruptions cutanées | 5 (2,4 %) | 0 |
Tableau 3 – Effets indésirables survenus en cours de traitement (par terme privilégié) par la metformine + l’alogliptine à 25 mg, ayant une incidence ≥ 1 % et supérieure à celle observée avec la metformine + le glipizide
(étude SYR-322_305)
| Classification par système et organe / Terme privilégié | Metformine + alogliptine à 25 mg (N = 878) | Metformine + glipizide (N = 869) |
| Affections hématologiques et du système lymphatique | ||
| Anémie | 37 (4,2 %) | 32 (3,7 %) |
| Neutropénie | 10 (1,1 %) | 7 (0,8 %) |
| Affections oculaires | ||
| Conjonctivite | 9 (1,0 %) | 8 (0,9 %) |
Tableau 3 – Effets indésirables survenus en cours de traitement (par terme privilégié) par la metformine + l’alogliptine à 25 mg, ayant une incidence ≥ 1 % et supérieure à celle observée avec la metformine + le glipizide
(étude SYR-322_305)
| Classification par système et organe / Terme privilégié | Metformine + alogliptine à 25 mg (N = 878) | Metformine + glipizide (N = 869) |
| Affections gastro-intestinales | ||
| Douleur abdominale | 22 (2,5 %) | 17 (2,0 %) |
| Constipation | 22 (2,5 %) | 20 (2,3 %) |
| Reflux gastro-œsophagien | 17 (1,9 %) | 8 (0,9 %) |
| Hémorroïdes | 9 (1,0 %) | 4 (0,5 %) |
| Nausées | 32 (3,6 %) | 21 (2,4 %) |
| Douleur dentaire | 18 (2,1 %) | 10 (1,2 %) |
| Vomissements | 22 (2,5 %) | 17 (2,0 %) |
| Affections hépatobiliaires | ||
| Cholélithiase | 9 (1,0 %) | 4 (0,5 %) |
| Infections et infestations | ||
| Gastro-entérite | 25 (2,8 %) | 17 (2,0 %) |
| Rhinopharyngite | 67 (7,6 %) | 61 (7,0 %) |
| Pharyngite | 20 (2,3 %) | 12 (1,4 %) |
| Pneumonie | 14 (1,6 %) | 7 (0,8 %) |
| Sinusite | 29 (3,3 %) | 29 (3,3 %) |
| Infection des voies respiratoires supérieures | 90 (10,3 %) | 76 (8,7 %) |
| Lésions, intoxications et complications d’interventions | ||
| Contusion | 12 (1,4 %) | 7 (0,8 %) |
| Investigations | ||
| Augmentation de la tension artérielle | 9 (1,0 %) | 5 (0,6 %) |
| Augmentation de la protéine C-réactive | 22 (2,5 %) | 13 (1,5 %) |
| Diminution de la clairance rénale de la créatinine | 34 (3,9 %) | 32 (3,7 %) |
| Augmentation de la lipase | 9 (1,0 %) | 4 (0,5 %) |
| Troubles du métabolisme et de la nutrition | ||
| Perte d’appétit | 9 (1,0 %) | 6 (0,7 %) |
| Hypercholestérolémie | 13 (1,5 %) | 7 (0,8 %) |
Tableau 3 – Effets indésirables survenus en cours de traitement (par terme privilégié) par la metformine + l’alogliptine à 25 mg, ayant une incidence ≥ 1 % et supérieure à celle observée avec la metformine + le glipizide
(étude SYR-322_305)
| Classification par système et organe / Terme privilégié | Metformine + alogliptine à 25 mg (N = 878) | Metformine + glipizide (N = 869) |
| Hyperuricémie | 14 (1,6 %) | 9 (1,0 %) |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 42 (4,8 %) | 40 (4,6 %) |
| Spasmes musculaires | 11 (1,3 %) | 10 (1,2 %) |
| Douleur thoracique musculosquelettique | 11 (1,3 %) | 3 (0,3 %) |
| Arthrose | 21 (2,4 %) | 18 (2,1 %) |
| Arthrose spinale | 9 (1,0 %) | 6 (0,7 %) |
| Affections du système nerveux | ||
| Céphalées | 61 (6,9 %) | 46 (5,3 %) |
| Neuropathie périphérique | 14 (1,6 %) | 7 (0,8 %) |
| Paresthésie | 13 (1,5 %) | 10 (1,2 %) |
| Sciatique | 9 (1,0 %) | 3 (0,3 %) |
| Affections du rein et des voies urinaires | ||
| Lithiase rénale | 13 (1,5 %) | 6 (0,7 %) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | 9 (1,0 %) | 6 (0,7 %) |
| Douleur oropharyngée | 17 (1,9 %) | 8 (0,9 %) |
| Affections vasculaires | ||
| Hypertension | 68 (7,7 %) | 65 (7,5 %) |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables additionnels suivants (c.-à-d., non indiqués dans le Tableau 2 et le Tableau 3 ci-dessus) ont été signalés à une incidence inférieure à 1 % lors des essais cliniques comportant l’association alogliptine + metformine (signalés chez plus d’un patient et de fréquence supérieure à celle de l’agent de comparaison) :
| Affections cardiaques : | extrasystoles ventriculaires |
| Affections de la peau et du tissu sous-cutané : | dermatite allergique, éruption maculo-papuleuse |
| Affections de l’oreille et du labyrinthe : | vertiges |
| Affections du rein et des voies urinaires : | insuffisance rénale |
| Affections du système nerveux : | dysgueusie |
| Affections gastro-intestinales : | flatulences, hyperchlorhydrie, douleur dans le haut |
| de l’abdomen | |
| Affections hématologiques et du système lymphatique : | anémie ferriprive, lymphocytose, lymphopénie, |
| thrombopénie | |
| Affections hépatobiliaires : | hyperbilirubinémie |
| Affections respiratoires, thoraciques et médiastinales : | épistaxis |
| Affections vasculaires : | crise hypertensive |
| Investigations : | augmentation de l’amylase, augmentation de la |
| clairance rénale de la créatinine, augmentation du | |
| taux de gamma-glutamyl-transférase, hausse des | |
| enzymes hépatiques, diminution de la numération | |
| des plaquettes, perte de poids, gain de poids | |
| Troubles généraux et anomalies au site d’administration : | douleur thoracique |
| Troubles du métabolisme et de la nutrition : | dyslipidémie, hyperglycémie, hyperkaliémie, |
| hyperphosphatémie |
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Alogliptine
Dans l’ensemble, aucune tendance cliniquement significative n’a été observée pour les résultats de laboratoire anormaux chez les patients traités par de l’alogliptine dans le cadre d’essais cliniques comparativement aux patients sous placebo ou traités par des agents de comparaison actifs.
8.5 Effets indésirables observés après la commercialisation
Puisque ces effets sont déclarés sur une base volontaire par une population de taille incertaine, il n’est habituellement pas possible d’estimer leur fréquence de façon fiable ni d’établir une relation de cause à effet avec l’exposition au médicament.
Alogliptine
Des effets indésirables additionnels ont été signalés après la commercialisation de l’alogliptine, un des composants de KAZANO. Ces effets ont été signalés lorsque l’alogliptine était utilisée seule ou en association avec d’autres agents antihyperglycémiques.
Affections de la peau et du tissu
sous-cutané :
affections cutanées exfoliatives, notamment le syndrome de Stevens-Johnson, angiœdème, urticaire, pemphigoïde bulleuse
Affections du rein et des voies
urinaires :
néphrite tubulo-interstitielle (NTI)
Affections du système immunitaire : réactions d’hypersensibilité, notamment anaphylaxie
Affections gastro-intestinales : pancréatite aiguë, nausées, vomissements, diarrhée
Affections hépatobiliaires : dysfonction hépatique, y compris insuffisance hépatique
Affections musculosquelettiques et du
tissu conjonctif :
arthralgie, rhabdomyolyse
Metformine
Affections de la peau et du tissu
sous-cutané :
photosensibilité, érythème, prurit, éruption cutanée, lésion cutanée, urticaire
Troubles du métabolisme et de la
nutrition :
acidose lactique, diminution de l’absorption et de la concentration sérique de la vitamine B12 lors de l’utilisation à long terme de la metformine, perte de poids, diminution de l’appétit, neuropathie périphérique chez les patients présentant un déficit en vitamine B12, hypomagnésémie en raison de diarrhée
Affections du système nerveux : encéphalopathie
Affections gastro-intestinales : malaise abdominal, distension abdominale, douleur abdominale, douleur dans le haut de l’abdomen, constipation, diarrhée, sécheresse buccale, dyspepsie, flatulences, trouble gastrique, ulcère gastrique, trouble gastro-intestinal, nausées, vomissements
Affections hématologiques et du
système lymphatique :
anémie hémolytique, qui a eu une issue fatale dans certains cas
Affections hépatobiliaires : résultats anormaux aux tests de la fonction hépatique ou hépatite montrant des signes de résolution après l’arrêt du traitement avec la metformine, hépatite auto-immune, atteinte hépatique provoquée par un médicament, hépatite Investigations : augmentation du taux d’acide lactique, réduction du taux d’hormone thyréotrope dans le sang chez les patients atteints d’hypothyroïdie, traitée ou non
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Alogliptine et chlorhydrate de metformine
L’administration concomitante de 100 mg d’alogliptine une fois par jour et de 1 000 mg de chlorhydrate de metformine deux fois par jour pendant six jours chez des sujets en bonne santé n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique de l’alogliptine ou de la metformine.
Aucune étude pharmacocinétique spécifique sur les interactions médicamenteuses n’a été menée pour KAZANO. La section suivante décrit les interactions observées avec chacun des composants de KAZANO (alogliptine/metformine) et qui sont signalées dans leurs monographies respectives.
Alogliptine
L’alogliptine est principalement excrétée sous forme inchangée dans l’urine et son métabolisme par le système enzymatique du cytochrome P450 (CYP) est négligeable (voir 10 Pharmacologie clinique).
Les études in vitro indiquent que l’alogliptine est ni un stimulateur des cytochromes P1A2, P2B6, P2C9, P2C19 et P3A4, ni un inhibiteur des cytochromes P1A2, P2B6, P2C8, P2C9, P2C19, P2D6 et P3A4 aux concentrations atteintes avec la dose quotidienne totale recommandée de 25 mg d’alogliptine. Par conséquent, l’alogliptine ne devrait pas interagir avec les substances qui stimulent, inhibent ou sont des substrats connus des enzymes du cytochrome P450. De plus, les données cliniques semblent indiquer que des interactions avec les inhibiteurs de la glycoprotéine P sont peu probables, et lors des études cliniques, aucune interaction médicament-médicament n’a été observée entre l’alogliptine et d’autres médicaments excrétés par les reins.
Chlorhydrate de metformine
Certains médicaments peuvent potentialiser l’effet de la metformine, en particulier les médicaments de type sulfonylurée utilisés dans le traitement du diabète. L’administration simultanée de ces deux types de médicaments peut produire une réaction hypoglycémique, surtout si le patient reçoit déjà d’autres médicaments, qui à leur tour, peuvent potentialiser
l’effet des sulfonylurées. Ces médicaments comprennent les sulfamides à longue durée d’action, les tuberculostatiques, la phénylbutazone, le clofibrate, les inhibiteurs de la monoamine-oxydase, les salicylates, le probénécid et le propranolol.
Chez des volontaires en bonne santé, la metformine n’a pas modifié la pharmacocinétique du propranolol et de l’ibuprofène lorsqu’ils étaient administrés en concomitance lors des études d’interaction à dose unique. La metformine ayant une affinité négligeable pour les protéines plasmatiques, elle est moins susceptible d’interagir avec les médicaments ayant une forte affinité pour les protéines, comme les salicylates, les sulfamides, le chloramphénicol et le probénécid, comparativement aux sulfonylurées qui ont une forte affinité pour les protéines sériques.
9.3 Interactions médicament-comportement
Effets du tabagisme, de l’alcool et du régime alimentaire
Les effets du tabagisme, du régime alimentaire et de la consommation d’alcool sur les paramètres pharmacocinétiques de KAZANO n’ont pas été étudiés de façon particulière.
Il faut mettre en garde les patients contre la consommation excessive d’alcool, aiguë ou chronique, lors du traitement par KAZANO, car la consommation d’alcool potentialise l’effet de la metformine sur le métabolisme du lactate (voir 2 Contre-indications). Le risque d’acidose lactique augmente en présence d’une intoxication alcoolique aiguë, en particulier dans les cas de jeûne, de malnutrition ou d’insuffisance hépatique. Il est recommandé d’éviter de consommer de l’alcool et des médicaments contenant de l’alcool.
Effets sur la capacité de conduire un véhicule ou d’utiliser des machines
Aucune étude sur les effets de KAZANO liés à la capacité de conduire un véhicule ou d’utiliser des machines n’a été effectuée. Il faut conseiller aux patients d’être prudents pendant la conduite automobile ou l’utilisation de machines lorsqu’un risque d’hypoglycémie est présent, notamment lorsque KAZANO est utilisé en association avec une sulfonylurée ou en association avec de l’insuline (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Metformine).
9.4 Interactions médicament-médicament
Effets des autres médicaments sur l’alogliptine
Les données cliniques indiquent que l’alogliptine n’a pas tendance à produire des interactions lorsqu’elle est administrée en concomitance avec le gemfibrozil (un inhibiteur du CYP2C8/9), le fluconazole (un inhibiteur du CYP2C9), le kétoconazole (un inhibiteur du CYP3A4), la cyclosporine (un inhibiteur de la glycoprotéine P) ou le voglibose (un inhibiteur de l’alphaglucosidase).
Les résultats des études cliniques démontrent également que la digoxine, la metformine, la cimétidine, la pioglitazone ou l’atorvastatine n’ont pas d’effets cliniquement pertinents sur la pharmacocinétique de l’alogliptine.
Effets de l’alogliptine sur les autres médicaments
Les études in vitro indiquent que l’alogliptine n’inhibe pas et ne stimule pas les isoformes du cytochrome P450 aux concentrations atteintes avec la dose recommandée de 25 mg d’alogliptine (voir 10 Pharmacologie clinique). Dans les études in vitro, l’alogliptine n’était ni un substrat ni un inhibiteur des principaux transporteurs associés à l’élimination du médicament dans les reins : transporteur d’anions organiques de type 1, transporteur d’anions organiques de type 3 ou transporteur de cations organiques de type 2 (OCT2). De plus, les données cliniques ne semblent pas indiquer d’interaction avec les inhibiteurs ou les substrats de la glycoprotéine P.
Au cours des études cliniques, l’alogliptine n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique de la caféine, de la (R)-warfarine, de la pioglitazone, du glyburide, du tolbutamide, de la (S)-warfarine, du dextrométhorphane, de l’atorvastatine, du midazolam, d’un contraceptif oral (noréthindrone et éthinyl œstradiol), de la digoxine, de la fexofénadine, de la metformine ou de la cimétidine, ce qui constitue des preuves in vivo de la faible propension à causer une interaction avec les substrats des cytochromes P1A2, P3A4, P2D6, P2C9, de la glycoprotéine P et de l’OCT2.
Chez les sujets en bonne santé, l’alogliptine n’a pas eu d’effet sur le temps de prothrombine (TP) ou le rapport international normalisé (RIN) lorsqu’elle était administrée en concomitance avec la warfarine.
Association avec d’autres médicaments antidiabétiques
Les résultats des études comportant de la metformine, de la pioglitazone (thiazolidinédione), du voglibose (inhibiteur de l’alpha-glucosidase) et du glyburide (sulfonylurée) n’ont pas mis en évidence d’interactions pharmacocinétiques cliniquement significatives (voir 10 Pharmacologie clinique).
Interactions avec la metformine
Inhibiteurs de l’anhydrase carbonique : Le topiramate ou les autres inhibiteurs de l’anhydrase carbonique (p. ex., le zonisamide, l’acétazolamide ou le dichlorphénamide) diminuent souvent le taux de bicarbonate sérique et induisent un trou non anionique, l’acidose métabolique hyperchlorémique. L’utilisation concomitante de ces médicaments peut induire une acidose métabolique. Utiliser ces médicaments avec prudence chez les patients traités par la metformine, en raison du risque accru d’acidose lactique.
Glyburide : Dans une étude d’interaction à dose unique chez des sujets atteints d’un diabète non insulinodépendant (DNID), l’administration concomitante de metformine et de glyburide n’a pas modifié les paramètres pharmacocinétiques ou pharmacodynamiques de la metformine. Des diminutions de l’aire sous la courbe (ASC) et de la concentration plasmatique maximale (Cmax) du glyburide ont été observées, mais elles étaient très variables. Le fait que cette étude soit à dose unique et l’absence de corrélation entre les taux sanguins de glyburide et les effets pharmacodynamiques rendent incertaine la signification clinique de cette interaction.
Furosémide : Une étude d’interaction médicamenteuse à dose unique entre la metformine et le furosémide chez des sujets en bonne santé a montré que l’administration concomitante a un
effet sur les paramètres pharmacocinétiques des deux composants. Le furosémide augmente de 22 % la Cmax plasmatique et sanguine et de 15 % l’ASC de la concentration sanguine de la metformine, sans variation significative de la clairance rénale de la metformine. Comparativement à l’administration du furosémide seul, l’administration concomitante avec la metformine diminue de 31 % la Cmax et de 12 % l’ASC du furosémide et diminue sa demi-vie terminale de 32 %, sans variation significative de la clairance rénale du furosémide. Aucune information n’est disponible au sujet de l’interaction de la metformine et du furosémide administrés en concomitance de façon chronique.
Nifédipine : Une étude d’interaction médicamenteuse à dose unique entre la metformine et la nifédipine chez des volontaires en bonne santé a montré que l’administration concomitante de nifédipine augmente de 20 % la Cmax et de 9 % l’ASC de la metformine, et augmente la quantité excrétée dans l’urine. Le Tmax et la demi-vie n’étaient pas modifiés. Il semble que la nifédipine favorise l’absorption de la metformine. La metformine a des effets minimes sur la nifédipine.
Médicaments qui réduisent la clairance de la metformine : L’utilisation concomitante de médicaments qui interfèrent avec les systèmes communs de transport dans les tubules rénaux participant à l’élimination de la metformine (p. ex., les OCT2 et les inhibiteurs de l’extrusion de multiples médicaments et toxines [MATE], notamment la ranolazine, le vandétanib, le dolutégravir et la cimétidine) pourrait augmenter l’exposition systémique à la metformine ainsi que le risque d’acidose lactique (voir 7 Mises en garde et précautions). Lors d’études d’interaction médicamenteuse entre la metformine et la cimétidine à dose unique et à dose multiple, une augmentation de 60 % des concentrations maximales de metformine dans le plasma et dans le sang entier et une augmentation de 40 % de l’ASC de la metformine dans le plasma et dans le sang entier ont été observées. Aucune variation de la demi-vie n’a été observée dans l’étude à dose unique. La metformine n’a pas eu d’effet sur la pharmacocinétique de la cimétidine. Par conséquent, une surveillance étroite de la maîtrise glycémique, un ajustement de la dose selon la posologie recommandée et une modification du traitement du diabète devraient être envisagés lorsque ces produits sont utilisés conjointement.
Lévothyroxine : La lévothyroxine peut atténuer l’effet hypoglycémiant de la metformine. Une surveillance de la glycémie est recommandée, surtout lorsqu’une thyroïdothérapie est amorcée, modifiée ou abandonnée (voir 7 Mises en garde et précautions), et la dose de KAZANO doit être ajustée, au besoin.
Les inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) peuvent diminuer la glycémie. Lorsque de tels médicaments sont administrés à des patients qui reçoivent du chlorhydrate de metformine, les patients doivent être étroitement surveillés afin de maintenir une maîtrise glycémique adéquate.
Anticoagulants : Une augmentation de 20 % du taux d’élimination de la phénprocoumone (anticoagulant) a été observée lorsqu’elle est utilisée en concomitance avec le chlorhydrate de metformine. Une surveillance étroite du RIN est recommandée chez les patients recevant la phénprocoumone ou d’autres anticoagulants de la classe des antivitamines K conjointement avec la metformine (voir 7 Mises en garde et précautions). Dans de tels cas, une augmentation
importante du temps d’action de la prothrombine peut survenir à l’arrêt du traitement par KAZANO, avec un risque accru d’hémorragie.
Autres : Certains médicaments ont tendance à produire une hyperglycémie et peuvent entraîner une perte de maîtrise glycémique quand ils sont administrés avec KAZANO. Ces médicaments comprennent les suivants : diurétiques thiazidiques et autres, corticostéroïdes, phénothiazines, produits thyroïdiens, œstrogènes, œstrogène plus progestogène, contraceptifs oraux, phénytoïne, acide nicotinique, sympathomimétiques, inhibiteurs calciques, isoniazide et bêta-2 agonistes.
9.5 Interactions médicament-aliment
Il n’y a pas d’interactions connues avec les aliments.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Chlorhydrate de metformine
L’administration intravasculaire d’agents de contraste iodés peut entraîner une insuffisance rénale qui engendre une accumulation de metformine et un risque d’acidose lactique (voir 2 Contre-indications et 7 Mises en garde et précautions).
10 Pharmacologie clinique
10.1 Mode d’action
KAZANO combine deux médicaments antihyperglycémiques qui ont des modes d’action complémentaires et distincts pour améliorer la maîtrise glycémique chez les patients atteints d’un diabète sucré de type 2 : l’alogliptine, un inhibiteur de la dipeptidylpeptidase-4 (DPP-4) et la metformine, un membre de la classe des biguanides.
Alogliptine
Des concentrations accrues des hormones incrétines, comme le GLP-1 (glucagon-like peptide-1) et le polypeptide insulinotropique dépendant du glucose (GIP), sont libérées de l’intestin grêle dans la circulation sanguine en réponse aux repas. Ces hormones provoquent la libération glucodépendante d’insuline par les cellules bêta du pancréas, mais elles sont inactivées par l’enzyme DPP-4 en quelques minutes. Le GLP-1 diminue également la sécrétion de glucagon par les cellules alpha du pancréas, réduisant ainsi la production de glucose par le foie. Chez les patients atteints d’un diabète de type 2, les concentrations de GLP-1 sont réduites, mais la réponse insulinique au GLP-1 est préservée. L’alogliptine est un inhibiteur puissant, réversible et sélectif de la DPP-4 qui ralentit l’inactivation des hormones incrétines, ce qui a pour effet d’augmenter leurs concentrations et de réduire la glycémie à jeun et la glycémie postprandiale d’une façon glucodépendante chez les patients atteints d’un diabète sucré de type 2. En résumé, l’alogliptine devrait améliorer la maîtrise glycémique en inhibant l’activité de la DPP-4.
In vitro, l’alogliptine n’inhibe pas l’activité des autres enzymes apparentées à des concentrations 15 fois supérieures à l’exposition plasmatique humaine moyenne à la dose clinique recommandée. L’alogliptine (CI50 moyenne = 6,9) a une affinité plus de 10 000 fois supérieure pour la DPP-4 que pour les autres enzymes correspondantes, notamment la DPP-8 et la DPP-9.
Chlorhydrate de metformine
La metformine est un agent antihyperglycémique qui améliore la tolérance au glucose chez les patients atteints d’un diabète de type 2 en abaissant la glycémie basale et postprandiale. La metformine est un dérivé du biguanide produisant un effet antihyperglycémique qui est observé chez les patients ou animaux diabétiques. Ses modes d’action pharmacologiques sont différents de ceux des autres classes d’agents antihyperglycémiques oraux. La metformine peut diminuer la production de glucose hépatique, diminuer l’absorption intestinale du glucose et améliorer la sensibilité à l’insuline en augmentant l’absorption et l’utilisation du glucose périphérique. Contrairement aux sulfonylurées, la metformine ne produit pas d’hypoglycémie chez les patients atteints d’un diabète de type 2 ou les sujets normaux (sauf dans des circonstances particulières, voir 7 Mises en garde et précautions, Hypoglycémie) et ne cause pas d’hyperinsulinémie. Le traitement par la metformine ne modifie pas la sécrétion d’insuline, mais peut en fait diminuer les taux d’insuline à jeun et la réponse insulinique tout au long de la journée.
10.2 Pharmacodynamie
Alogliptine
L’administration d’alogliptine à 25 mg chez des patients atteints d’un diabète sucré de type 2 a produit une inhibition maximale de la DPP-4 en 1 à 2 heures et supérieure à 93 % après une dose unique de 25 mg et après 14 jours de posologie uniquotidienne. L’inhibition de la DPP-4 est restée supérieure à 81 % 24 heures après 14 jours d’administration. La glycémie 4 heures après un repas était constamment réduite par rapport au départ après le déjeuner, le dîner et le souper. Lorsque la moyenne de ces glycémies sur les 3 repas a été calculée et corrigée en fonction des valeurs initiales, un traitement de 14 jours par l’alogliptine à 25 mg a entraîné une réduction moyenne de la glycémie postprandiale après 4 heures comparativement au placebo (1,30 mmol/L p/r à 0,65 mmol/L, respectivement).
Électrophysiologie cardiaque : Lors d’une étude d’évaluation électrocardiographique à simple insu, à répartition aléatoire, à groupes parallèles, contrôlée par placebo et par traitement actif, des sujets en bonne santé ont reçu l’alogliptine à 50 mg une fois par jour (N = 62), l’alogliptine à 400 mg une fois par jour (N = 62) ou un placebo (N = 63) pendant 7 jours. Les données de l’électrocardiogramme (ECG) ont été recueillies au départ et aux jours 1 et 7 du traitement à 0 heure et à 0,5, 1, 2, 3, 4, 5, 6, 8, 10, 12, 14, 16, 18 et 23,5 heures après l’administration de la dose. Dans le groupe recevant l’alogliptine à 50 mg, la différence moyenne maximale de l’intervalle QTcF par rapport au placebo était de 4,5 ms (intervalle de confiance [IC] à 90 % : 0,4 à 8,5) 2 heures après la prise de la dose au jour 7 du traitement. Dans le groupe recevant l’alogliptine à 400 mg, la différence moyenne maximale de l’intervalle QTcF par rapport au
placebo était de 5,8 ms (IC à 90 % : 1,8 à 9,7) 1 heure après la prise de la dose au jour 7 du traitement. La dose thérapeutique de 25 mg d’alogliptine n’a pas été testée dans cette étude; toutefois, d’après la modélisation pharmacocinétique-pharmacodynamique, aucun allongement de l’intervalle QTcF n’est prévu avec la dose de 25 mg, en supposant une Cmax moyenne à l’état d’équilibre de 152,78 ng/mL. Aucun effet sur la fréquence cardiaque ou la durée du complexe QRS n’a été observé aux doses de 50 mg et de 400 mg testées dans cette étude.
Chlorhydrate de metformine
Chez l’humain, indépendamment de son action sur la glycémie, la metformine a des effets favorables sur le métabolisme des lipides. Ces effets ont été observés aux doses thérapeutiques lors d’études cliniques contrôlées, à moyen terme ou à long terme; la metformine réduit les taux de cholestérol total, de cholestérol LDL et de triglycérides.
10.3 Pharmacocinétique
Alogliptine
Les paramètres pharmacocinétiques de l’alogliptine étudiés chez des sujets en bonne santé et chez des patients atteints d’un diabète sucré de type 2 (Tableau 4) étaient comparables pour les deux populations.
Tableau 4 – Résumé des paramètres pharmacocinétiques de l’alogliptine à l’état d’équilibre (moyenne arithmétique ± É-T) chez les patients atteints d’un diabète sucré de type 2
| Tmax* (h) | Cmax (ng/mL) | t1/2 (h) | ASC(0-24 h) (ng•h/mL) | Clairance (L/h) | Volume de | |||
| distribution | ||||||||
| (L) | ||||||||
| Alogliptine à 25 mg à l’état d’équilibre chez les patients atteints d’un diabète sucré de type 2 | 1,1 (0,8, 4,5) | 153 ± 39 | 21,1 ± 8,8 | 1 474 ± 214 | 10,4 ± 2,3 | 299 ± 77 | ||
* Le Tmax est présenté sous forme de médiane (min, max).
Après l’administration de plusieurs doses allant jusqu’à 400 mg pendant 14 jours chez des patients atteints d’un diabète de type 2, l’accumulation de l’alogliptine était minimale avec une augmentation de 34 % de l’exposition totale (c.-à-d., ASC) et de 9 % de l’exposition maximale (Cmax) à l’alogliptine. L’exposition totale et l’exposition maximale à l’alogliptine ont augmenté proportionnellement pour des doses uniques et multiples d’alogliptine comprises entre 25 mg et 400 mg. Le coefficient de variation inter-sujets pour l’ASC de l’alogliptine était de 17 %.
Les résultats des études de bioéquivalence chez des sujets en bonne santé ont démontré que les comprimés pelliculés KAZANO sont bioéquivalents aux doses correspondantes de l’alogliptine et de la metformine administrées en concomitance sous forme de comprimés séparés.
L’administration concomitante de 100 mg d’alogliptine une fois par jour et de 1 000 mg de chlorhydrate de metformine deux fois par jour pendant six jours chez des sujets en bonne santé n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique de l’alogliptine ou de la metformine.
L’administration de KAZANO avec des aliments n’a entraîné aucune variation de l’exposition totale (ASC) à l’alogliptine ou à la metformine. Toutefois, la concentration plasmatique maximale moyenne a diminué de 13 % pour l’alogliptine et de 28 % pour la metformine lorsque KAZANO était administré avec des aliments. Il n’y a pas eu de variation quant au temps écoulé avant l’atteinte de la concentration plasmatique maximale (Tmax) pour l’alogliptine, mais le Tmax était retardé de 1,5 heure pour la metformine. Il est peu probable que ces variations soient significatives sur le plan clinique.
KAZANO doit être pris deux fois par jour en raison de la pharmacocinétique de la metformine qu’il contient. Il doit être pris avec les repas pour réduire les effets indésirables gastro-intestinaux associés à la metformine (voir 4 Posologie et administration).
Les paramètres pharmacocinétiques de KAZANO chez les patients de moins de 18 ans n’ont pas été établis. Il n’existe pas de données à ce sujet (voir 4 Posologie et administration).
La section suivante décrit les propriétés pharmacocinétiques de chacun des composants de KAZANO (alogliptine/metformine) qui sont mentionnées dans leurs monographies respectives.
Absorption :
Alogliptine
Les paramètres pharmacocinétiques de l’alogliptine étudiés chez des sujets en bonne santé et chez des patients atteints d’un diabète sucré de type 2 étaient généralement similaires.
La biodisponibilité absolue de l’alogliptine est d’environ 100 %.
L’administration avec un repas riche en matières grasses n’a entraîné aucune variation de l’exposition totale et maximale à l’alogliptine. L’alogliptine peut donc être administrée avec ou sans aliments.
Après l’administration de doses orales uniques pouvant atteindre 800 mg chez des sujets en bonne santé, l’alogliptine a été rapidement absorbée avec un pic de concentration plasmatique survenant 1 à 2 heures (Tmax médian) après la prise de la dose.
Aucune accumulation cliniquement significative après l’administration de doses multiples n’a été observée chez les sujets en bonne santé ou chez les patients atteints d’un diabète sucré de type 2.
L’exposition totale et l’exposition maximale à l’alogliptine ont augmenté proportionnellement pour les doses uniques allant de 6,25 mg à 100 mg d’alogliptine (couvrant la plage des doses thérapeutiques). Le coefficient de variation entre sujets pour l’ASC de l’alogliptine était faible (17 %).
Chlorhydrate de metformine
La biodisponibilité absolue d’un comprimé de chlorhydrate de metformine à 500 mg administré à jeun est d’environ 50 à 60 %. D’après les résultats des études utilisant des doses uniques orales de 500 mg à 1 500 mg, et de 850 mg à 2 550 mg de chlorhydrate de metformine en comprimés, la biodisponibilité n’est pas proportionnelle à la dose lorsque la dose augmente, ce qui est dû à une réduction de l’absorption plutôt qu’à une altération de l’élimination. Les aliments diminuent et retardent légèrement l’absorption de la metformine, ce qui se traduit par une diminution
d’environ 40 % de la concentration plasmatique maximale moyenne (Cmax), une diminution de 25 % de l’aire sous la courbe (ASC) de la concentration plasmatique en fonction du temps, et une prolongation de 35 minutes du délai avant l’atteinte de la concentration plasmatique maximale (Tmax) après l’administration d’un seul comprimé de metformine à 850 mg avec des aliments, comparativement à un comprimé de même concentration administré à jeun. On ignore la signification clinique de ces diminutions.
Distribution :
Alogliptine
Après une seule dose intraveineuse de 12,5 mg d’alogliptine chez des sujets en bonne santé, le volume de distribution pendant la phase terminale était de 417 L, ce qui indique que le médicament est bien distribué dans les tissus.
L’alogliptine a une affinité de 20 % pour les protéines plasmatiques.
Chlorhydrate de metformine
Le volume de distribution apparent (V/F) de la metformine après l’administration de doses orales uniques de chlorhydrate de metformine en comprimés à 850 mg était en moyenne de 654 ± 358 L. La metformine a une affinité négligeable pour les protéines plasmatiques, contrairement aux sulfonylurées, qui ont une affinité supérieure à 90 % pour les protéines. La metformine se concentre dans les érythrocytes, probablement en fonction du temps. Aux doses cliniques et aux schémas posologiques habituels du chlorhydrate de metformine en comprimés, les concentrations plasmatiques de metformine à l’état d’équilibre sont atteintes en 24 à 48 heures et sont généralement < 1 mcg/mL. Lors des essais cliniques contrôlés sur la metformine, les concentrations plasmatiques maximales de metformine n’ont pas dépassé 5 mcg/mL, même aux doses maximales.
Métabolisme :
Alogliptine
L’alogliptine est peu métabolisée et 60 à 71 % de la dose sont excrétés sous forme inchangée dans l’urine.
Deux métabolites mineurs ont été détectés après l’administration d’une dose orale de [14C]-alogliptine : l’alogliptine N-déméthylée M-I (< 1 % du composé d’origine) et l’alogliptine N-acétylée M-II (< 6 % du composé d’origine). M-I est un métabolite actif et un inhibiteur hautement sélectif de la DPP-4 similaire à l’alogliptine; M-II n’a pas d’activité inhibitrice envers la DPP-4 ou les autres enzymes DPP. Les données in vitro indiquent que le CYP2D6 et le CYP3A4 contribuent au métabolisme limité de l’alogliptine.
L’alogliptine existe principalement sous forme de (R)-énantiomère (> 99 %) et subit peu ou pas de conversion chirale in vivo en (S)-énantiomère. Le (S)-énantiomère n’est pas détectable aux doses thérapeutiques.
Chlorhydrate de metformine
La metformine est excrétée sous forme inchangée dans l’urine et n’est pas métabolisée dans le foie (aucun métabolite n’a été observé chez l’humain) ni ne subit d’excrétion biliaire.
Élimination :
Alogliptine
La dose quotidienne totale recommandée de 25 mg d’alogliptine a été éliminée avec une demi-vie terminale moyenne (T1/2) d’environ 21 heures.
Après l’administration d’une dose orale de [14C]-alogliptine, 76 % de la radioactivité totale ont été éliminés dans l’urine grâce à une sécrétion tubulaire rénale active, et 13 % ont été récupérés dans les fèces.
Chlorhydrate de metformine
La clairance rénale est environ 3,5 fois plus élevée que la clairance de la créatinine, ce qui indique que la sécrétion tubulaire est la principale voie d’élimination de la metformine. Après l’administration orale, environ 90 % du médicament absorbé sont éliminés par la voie rénale dans les 24 premières heures, avec une demi-vie d’élimination plasmatique d’environ 6,2 heures. Dans le sang, la demi-vie d’élimination est d’environ 17,6 heures, ce qui semble indiquer que la masse érythrocytaire est un compartiment de distribution.
Linéarité :
Alogliptine
L’exposition totale (ASC[0-inf]) à l’alogliptine après l’administration d’une dose unique était semblable à l’exposition pendant un intervalle posologique (ASC[0-24]) après 6 jours de posologie uniquotidienne. Ceci montre que l’alogliptine a une cinétique linéaire après l’administration de plusieurs doses.
Populations et états pathologiques particuliers :
Enfants et adolescents
KAZANO n’a pas fait l’objet d’études chez les enfants. Santé Canada n’a pas autorisé d’indication pour l’utilisation de ce médicament dans la population pédiatrique.
Personnes âgées
Alogliptine
L’âge (de 65 à 85 ans) n’a pas eu d’effet d’importance clinique sur la pharmacocinétique de l’alogliptine. Il n’est pas nécessaire d’ajuster la posologie.
Metformine
Les données limitées issues des études pharmacocinétiques contrôlées de la metformine semblent indiquer que chez les sujets âgés en bonne santé, la clairance plasmatique totale de la metformine est réduite, la demi-vie est prolongée et la Cmax est augmentée, comparativement aux sujets jeunes en bonne santé. D’après ces données, il semble que la variation des paramètres pharmacocinétiques de la metformine en fonction de l’âge s’explique principalement par une modification de la fonction rénale (voir 4 Posologie et administration et 7 Mises en garde et précautions, 7.1.4 Personnes âgées).
Sexe
La pharmacocinétique de l’alogliptine n’est pas significativement différente entre les hommes et les femmes. Il n’est pas nécessaire d’ajuster la posologie en fonction du sexe.
Polymorphisme génétique
L’effet du polymorphisme génétique sur la pharmacocinétique de l’alogliptine n’a pas été étudié du fait que cette dernière n’est pas largement métabolisée et qu’elle est essentiellement éliminée dans l’urine sous une forme inchangée.
Origine ethnique
La pharmacocinétique de l’alogliptine n’est pas significativement différente entre la population blanche, la population noire et la population asiatique. Il n’est pas nécessaire d’ajuster la posologie en fonction de la race.
Insuffisance hépatique
KAZANO est contre-indiqué chez les patients présentant une insuffisance hépatique grave et il ne doit pas être utilisé chez les patients dont les épreuves de laboratoire ou les signes cliniques évoquent la présence d’un trouble hépatique (voir 4 Posologie et administration).
Alogliptine
Chez les patients atteints d’une insuffisance hépatique modérée, l’exposition totale à l’alogliptine était environ 10 % plus faible et l’exposition maximale environ 8 % plus faible que chez les sujets témoins en bonne santé. L’ampleur de ces réductions n’a pas été jugée significative sur le plan clinique. Par conséquent, il n’est pas nécessaire d’ajuster la posologie chez les patients présentant une insuffisance hépatique légère ou modérée (scores 5 à 9 sur l’échelle de Child-Pugh). L’alogliptine n’a pas fait l’objet d’études chez des patients présentant une insuffisance hépatique grave (score > 9 sur l’échelle de Child-Pugh) [voir 7 Mises en garde et précautions].
Metformine
Aucune étude pharmacocinétique de la metformine n’a été menée chez les patients présentant une insuffisance hépatique.
Insuffisance rénale
L’utilisation de la metformine chez les patients présentant une insuffisance rénale augmente le risque d’acidose lactique.
L’utilisation de KAZANO est contre-indiquée chez les patients présentant une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) [voir 2 Contre-indications].
De plus, KAZANO ne doit pas être utilisé chez les patients présentant une insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min/1,73 m2), car ceux-ci doivent prendre une dose quotidienne d’alogliptine inférieure à celle disponible lorsque l’alogliptine est administrée sous forme d’association à teneurs fixes KAZANO (voir 4 Posologie et administration et 7 Mises en garde et précautions).
Alogliptine
Une dose unique de 50 mg d’alogliptine a été administrée à quatre groupes de patients présentant des niveaux variés d’insuffisance rénale (clairance de la créatinine [ClCr] selon la formule de Cockcroft-Gault) : légère (ClCr = > 50 à ≤ 80 mL/min), modérée (ClCr = ≥ 30 à ≤ 50 mL/min), grave (ClCr = < 30 mL/min), et une insuffisance rénale terminale (IRT) sous hémodialyse.
On a observé une ASC de l’alogliptine environ 1,7 fois plus élevée chez les patients présentant une insuffisance rénale légère. Toutefois, comme les valeurs de l’ASC de l’alogliptine chez ces patients étaient situées dans la même plage que pour les sujets témoins, il n’est pas nécessaire d’ajuster la posologie pour les patients atteints d’une insuffisance rénale légère (voir 7 Mises en garde et précautions).
Chez les patients présentant une insuffisance rénale modérée ou grave, ou une IRT sous hémodialyse, on a observé une exposition systémique à l’alogliptine environ 2 fois et 4 fois plus élevée, respectivement. (Les patients atteints d’IRT ont subi une hémodialyse immédiatement après l’administration de l’alogliptine. D’après les concentrations moyennes de dialysat, environ 7 % du médicament ont été éliminés durant une séance d’hémodialyse de 3 heures.) Par conséquent, pour maintenir les expositions systémiques à l’alogliptine semblables à celles observées chez les patients dont la fonction rénale est normale, les doses d’alogliptine doivent être réduites chez les patients présentant une insuffisance rénale modérée ou grave, ou une IRT nécessitant une dialyse (voir 7 Mises en garde et précautions).
Il n’y avait aucune différence significative quant à l’exposition au métabolite actif, M-I (< 1 % du composé d’origine), chez les patients présentant une insuffisance rénale légère comparativement aux sujets témoins. L’exposition totale à M-I était environ 2 fois plus élevée chez les patients atteints d’insuffisance rénale modérée et 3 fois plus élevée chez ceux atteints d’insuffisance rénale grave. Toutefois, les rapports des ASC de M-I/alogliptine étaient similaires chez les sujets témoins et les patients présentant une insuffisance rénale grave ou une IRT.
Metformine
Chez les patients dont la fonction rénale est diminuée (d’après la clairance de la créatinine [< 60 mL/min]), les demi-vies de la metformine dans le plasma et dans le sang sont prolongées et la clairance rénale est diminuée proportionnellement à la réduction de la clairance de la créatinine (voir 2 Contre-indications et 7 Mises en garde et précautions).
11 Conservation, stabilité et mise au rebut
Conserver KAZANO à la température ambiante (entre 15 °C et 30 °C). Garder hors de la portée et de la vue des enfants.
12 Instructions particulières de manipulation du produit
Il n’y a pas d’exigences particulières pour KAZANO.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
| Nom propre : | benzoate d’alogliptine | chlorhydrate de metformine |
| Nom chimique : | 2-({6-[(3R)-3-aminopipéridine-1-yl]-3-méthyl- 2,4-dioxo-3,4-dihydropyrimidine-1(2H)-yl}méthyl) benzonitrile monobenzoate | chlorhydrate de 1,1-diméthylbiguanide |
Formule moléculaire : | C18H21N5O2•C7H6O2 | C4H11N5.HCl |
| Masse moléculaire : | 461,51 (sel de benzoate) 339,39 (base libre) | 165,63 |
| Formule de structure : | N N N CN O O NH2 HO2C H3C • | |
Propriétés physicochimiques : | Poudre cristalline blanche à blanc cassé contenant un carbone asymétrique dans la fraction aminopipéridine. Il est soluble dans le diméthylsulfoxyde, modérément soluble dans le méthanol, l’eau et les solutions aqueuses dans la plage de pH physiologiques; légèrement soluble dans l’éthanol, et très légèrement soluble dans l’octanol et l’acétate d’isopropyle. Point de fusion : 182,5 °C. | Poudre cristalline blanche; inodore ou presque; hygroscopique, de goût amer. Librement soluble dans l’eau et les solutions aqueuses dans la plage de pH physiologiques; légèrement soluble dans l’alcool et pratiquement insoluble dans l’acétone et dans le dichlorométhane. Point de fusion : entre 222 °C et 226 °C. |
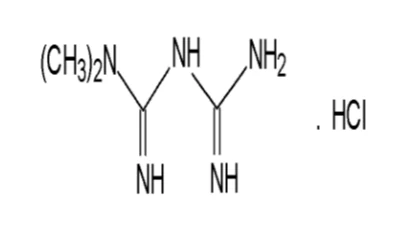
14 Études cliniques
14.1 Études cliniques par indication
Les études cliniques menées pour confirmer l’efficacité de KAZANO ont porté sur l’administration concomitante de l’alogliptine et de la metformine sous forme de comprimés séparés. Toutefois, les résultats des études de bioéquivalence ont démontré que les comprimés pelliculés KAZANO sont bioéquivalents aux doses correspondantes d’alogliptine et de metformine administrées en concomitance sous forme de comprimés séparés.
Au total, 7 151 patients atteints d’un diabète sucré de type 2, dont 2 414 patients traités par l’alogliptine à 25 mg/jour et la metformine, ont participé à 7 études cliniques de phase III à double insu contrôlées par placebo ou par médicament actif, menées pour évaluer les effets de l’alogliptine et de la metformine administrées en concomitance sur la maîtrise glycémique et leur innocuité. Dans ces études, 418 patients (17,3 %) traités par l’association alogliptine à 25 mg/jour + metformine étaient âgés de 65 ans et plus.
Dans l’ensemble, le traitement par la dose quotidienne recommandée de 25 mg d’alogliptine a amélioré la maîtrise glycémique lorsqu’il était administré en traitement d’appoint à la metformine. Ces améliorations ont été déterminées par les réductions statistiquement significatives et pertinentes sur le plan clinique de l’hémoglobine glyquée (HbA1c) comparativement au témoin entre le début et la fin de l’étude. Les réductions du taux d’HbA1c étaient similaires dans les différents sous-groupes, notamment selon l’âge, le sexe, la race et l’indice de masse corporelle (IMC). Des réductions cliniquement significatives du taux d’HbA1c comparativement au témoin ont également été observées avec l’alogliptine à 25 mg, quelle que soit la dose du médicament de fond au départ, pour les sujets dont le taux d’HbA1c initial était > 7,5. Les taux initiaux d’HbA1c plus élevés étaient associés à des réductions plus importantes du taux d’HbA1c.
Alogliptine en traitement d’appoint à la metformine
Tableau 5 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’alogliptine en traitement d’association d’appoint avec la metformine
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe (hommes/ femmes) | |
| No de l’essai | ayant terminé l’essai), voie | moyen | |||
| d’administration et durée | (Tranche) | ||||
| SYR-322-MET-008 | Étude de phase III à répartition aléatoire, à double insu, contrôlée par placebo et à 3 groupes de traitement Efficacité (HbA1c) | MET avec : ALO à 12,5 mg (213/176) ALO à 25 mg (207/165) PBO (104/72) Total (524/413) Administration par voie orale Durée du traitement : 26 semaines Sujets atteints d’un diabète sucré de type 2 traités par la MET seule | 527 | 54,7 ans (22-80) | 265 hommes (50,3 %), 262 femmes (49,7 %) |
Tableau 6 – Résultats de l’étude SYR-322_008 sur l’alogliptine en traitement d’appoint à la metformine : paramètres glycémiques à la semaine 26
| Alogliptine | Placebo | |||
| 25 mg | ||||
| HbA1c (%) | N = 207 | N = 104 | ||
| Départ (moyenne) | 7,93 | 8,01 | ||
| Variation entre le départ et la semaine 26† | -0,59 ± 0,054 (n = 203) | -0,10 ± 0,076 (n = 103) | ||
| Différence p/r au placebo† | -0,48 %* [-0,67, -0,30] | |||
| Patients (%) obtenant un taux d’HbA1c ≤ 7 % à la semaine 26 | 44,4 % | 18,3 % | ||
| Glycémie à jeun (mmol/L) | N = 204 | N = 104 | ||
| Départ (moyenne) | 9,54 | 9,96 | ||
| Variation entre le départ et la semaine 26† | -0,97 ± 0,14 (n = 204) | 0,0 ± 0,20 (n = 104) | ||
| Différence p/r au placebo† | -0,97 mmol/L* [-1,44, -0,49] | |||
† Moyenne des moindres carrés ± É-T
* p < 0,001, [ ] représente un intervalle de confiance bilatéral à 95 %
Figure 1 – Variation du taux d’HbA1c entre le départ et la semaine 26 lorsque l’alogliptine à 25 mg est ajoutée à la metformine
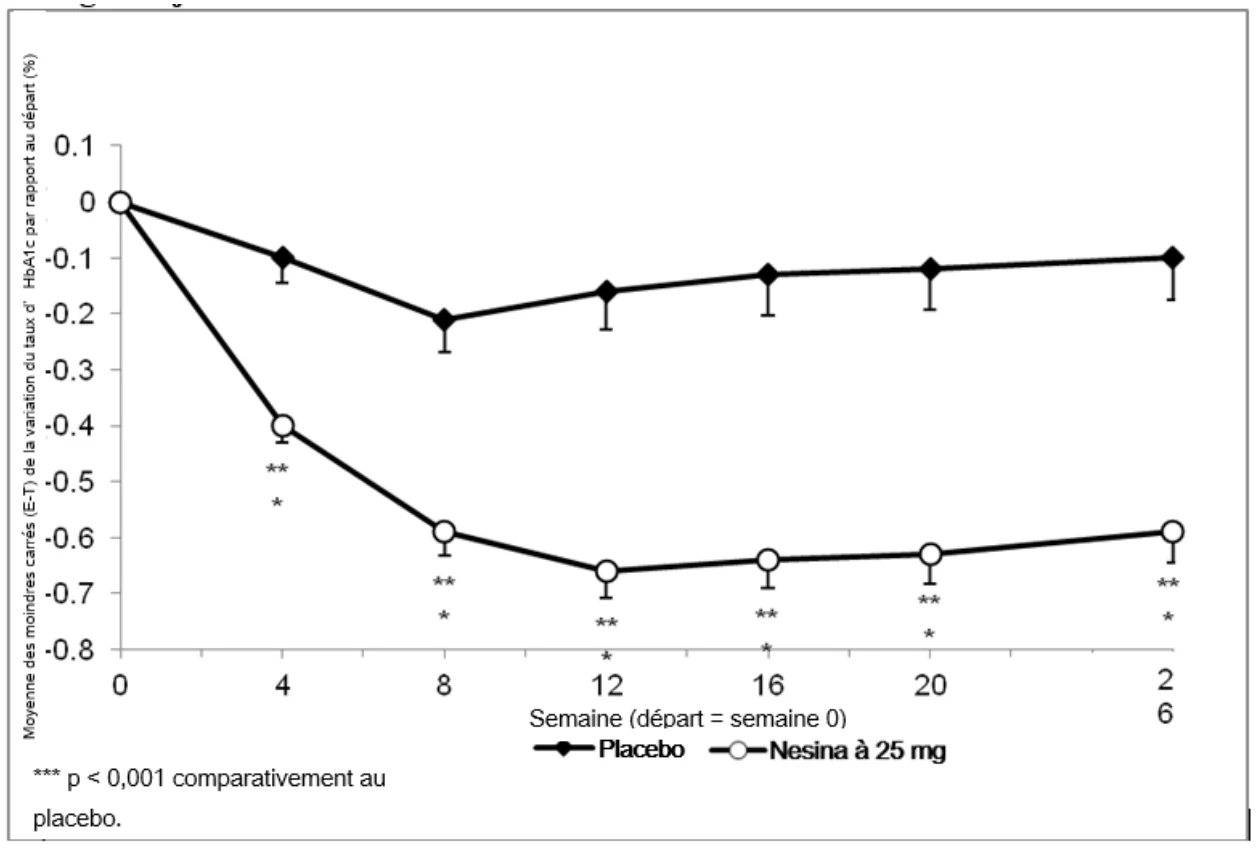
L’ajout de l’alogliptine à 25 mg une fois par jour au traitement par le chlorhydrate de metformine (dose moyenne = 1 847 mg) a entraîné des améliorations statistiquement significatives du taux d’HbA1c et de la glycémie à jeun entre le départ et la semaine 26 comparativement à l’ajout du placebo (Figure 1 et Tableau 6). Des améliorations significatives du taux d’HbA1c p/r à l’ajout de placebo ont été notées dès 4 semaines (p < 0,001) après le début du traitement par l’alogliptine et elles sont restées significatives à chaque point dans le temps jusqu’à la semaine 26. Des améliorations significatives de la glycémie à jeun (GJ) p/r au placebo (p < 0,001) ont été notées dès une semaine après le début du traitement par l’alogliptine, et ces améliorations de la glycémie à jeun sont restées significatives à chaque point dans le temps jusqu’à la semaine 26. Le poids corporel n’était pas significativement différent entre les groupes.
Les patients recevant l’alogliptine à 25 mg ont été nettement plus nombreux (44,4 %) à atteindre des taux d’HbA1c ≤ 7,0 % à la semaine 26 que ceux recevant le placebo (18,3 %) [p < 0,001]. De plus, les patients recevant l’alogliptine à 25 mg ont été moins nombreux (8,2 %) à avoir besoin d’un traitement de secours contre l’hyperglycémie pendant l’étude que ceux recevant le placebo (24,0 %) [p = 0,003].
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’alogliptine en traitement d’association d’appoint avec la metformine par rapport au glipizide en traitement d’appoint à la metformine
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe | |
| No de l’essai | ayant terminé l’essai), voie | moyen | (hommes/ | ||
| d’administration et durée | (Tranche) | femmes) | |||
SYR- 322_305 (ENDURE) | Étude de phase III à répartition aléatoire, à double insu et contrôlée par médicament actif Efficacité (HbA1c) | MET + ALO à 12,5 mg (880/472) MET + ALO à 25 mg (885/493) MET + glipizide (874/427) Total (2 639/1 392) Administration par voie orale Durée du traitement : 52 semaines et 104 semaines Sujets atteints d’un diabète sucré de type 2 présentant une maîtrise glycémique inadéquate avec la MET (≥ 1 500 mg ou DMT) seule | 2 639 | 55,4 ans (21-80) | 1 312 hommes (49,7 %), 1 327 femmes (50,3 %) |
Au cours d’une étude de 104 semaines visant à évaluer la durabilité de la maîtrise glycémique, des patients ont été répartis au hasard en vue de recevoir l’alogliptine à 25 mg par jour (n = 885), l’alogliptine à 12,5 mg par jour (n = 880) ou le glipizide (n = 874) en traitement d’appoint à la metformine. Les patients recevant le glipizide ont reçu une dose initiale de 5 mg/jour. Après au moins 2 semaines, l’investigateur pouvait augmenter la dose de glipizide par paliers de 5 mg à 4 semaines d’intervalle chez les patients recevant le glipizide qui affichaient une hyperglycémie persistante (GJ ≥ 13,9 mmol/L), jusqu’à une dose maximale de 20 mg par jour, au cours des 18 semaines suivantes. Par la suite, la dose de glipizide devait être maintenue pendant le reste de l’essai. La dose quotidienne moyenne de glipizide après la période d’ajustement posologique était de 5,2 mg/jour.
L’ajout d’alogliptine à 25 mg une fois par jour au traitement par la metformine (dose moyenne = 1 835 mg) a entraîné des améliorations du taux d’HbA1c aux semaines 52 et 104 par rapport au départ qui étaient statistiquement non inférieures à celles produites par le glipizide et la metformine (dose moyenne = 1 824 mg). En utilisant la méthode du report des dernières observations (LOCF) à 52 semaines chez 537 patients traités conformément au protocole au sein du groupe recevant l’alogliptine à 25 mg plus de la metformine et chez 509 traités conformément au protocole au sein du groupe recevant le glipizide plus de la metformine, la diminution moyenne de l’HbA1c par rapport au départ était de -0,61 % avec l’alogliptine à 25 mg et de -0,52 % avec le glipizide. Ces résultats se sont maintenus jusqu’à la semaine 104.
Les résultats relatifs aux paramètres secondaires, basés sur l’ensemble de l’analyse complète évalué à la semaine 104 (LOCF), ont montré que le changement moyen par rapport au départ sur le plan de la GJ était de -0,18 mmol/L avec l’alogliptine à 25 mg et de 0,30 mmol/L avec le glipizide. L’alogliptine n’a pas entraîné de variation significative du poids corporel jusqu’à la semaine 104.
Alogliptine en traitement d’appoint à la pioglitazone
Tableau 8 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’alogliptine en traitement d’association d’appoint avec la pioglitazone
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe | |
| No de l’essai | ayant terminé l’essai), voie | moyen | (hommes/ | ||
| d’administration et durée | (Tranche) | femmes) | |||
| SYR-322-TZD-009 | Étude de phase III à répartition aléatoire, à double insu, contrôlée par placebo et à 3 groupes de traitement Efficacité (HbA1c) | PIO + SU ou MET avec : ALO à 12,5 mg (197/153) ALO à 25 mg (199/160) PBO (97/71) Total (493/384) Administration par voie orale Durée du traitement : 26 semaines Sujets atteints d’un diabète sucré de type 2 traités par un TZD (PIO) seul ou en association avec la MET ou une SU | 493 | 55,4 ans (24-80) | 287 hommes (58,2 %), 206 femmes (41,8 %) |
Tableau 9 – Résultats de l’étude SYR-322-009 sur l’alogliptine en traitement d’appoint à la pioglitazone : paramètres glycémiques à la semaine 26
| Alogliptine | Placebo | |||
| 25 mg | ||||
| HbA1c (%) | N = 199 | N = 97 | ||
| Départ (moyenne) | 8,01 | 7,97 | ||
| Variation entre le départ et la semaine 26† | 0,80 ± 0,056 (n = 195) | -0,19 ± 0,081 (n = 95) | ||
| Différence p/r au placebo† | -0,61 %* [-0,80, -0,41] | |||
| Patients (%) obtenant un taux d’HbA1c ≤ 7 % à la semaine 26 | 49,2 % | 34,0 % | ||
| Glycémie à jeun (mmol/L) | N = 199 | N = 97 | ||
| Départ (moyenne) | 9,41 | 9,53 | ||
| Variation entre le départ et la semaine 26† | -1,10 ± 0,15 (n = 197) | -0,32 ± 0,21 (n = 97) | ||
| Différence p/r au placebo† | -0,78 mmol/L* [-1,29, -0,28] | |||
† Moyenne des moindres carrés ± É-T
* p < 0,01, [ ] représente un intervalle de confiance bilatéral à 95 %
L’ajout de l’alogliptine à 25 mg une fois par jour au traitement par la pioglitazone (dose moyenne = 35,0 mg, avec ou sans metformine ou une sulfonylurée) a entraîné des améliorations statistiquement significatives du taux d’HbA1c (voir la Figure 2) et de la glycémie à jeun (GJ) entre le départ et la semaine 26 comparativement à l’ajout du placebo (Tableau 9). Au départ, environ 56 % des sujets recevaient de la metformine et 21 % une sulfonylurée. Des réductions cliniquement significatives du taux d’HbA1c comparativement au placebo ont également été observées avec l’alogliptine à 25 mg, peu importe si les patients recevaient de la metformine ou une sulfonylurée en concomitance. Les patients recevant l’alogliptine à 25 mg ont été nettement plus nombreux (49,2 %) à atteindre des taux d’HbA1c ≤ 7,0 % à la semaine 26 que ceux recevant le placebo (34,0 %) [p = 0,004]. De plus, les patients recevant l’alogliptine à 25 mg ont été moins nombreux (9,0 %) à avoir besoin d’un traitement de secours contre l’hyperglycémie pendant l’étude que ceux recevant le placebo (12,4 %). Le poids corporel n’était pas significativement différent entre les groupes.
Alogliptine en traitement d’appoint à la pioglitazone avec la metformine
Tableau 10 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’alogliptine en traitement d’association d’appoint à la pioglitazone avec la metformine
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe | |
| No de l’essai | ayant terminé l’essai), voie | moyen | (hommes/ | ||
| d’administration et durée | (Tranche) | femmes) | |||
| 01-06-TL-322OPI-004 | Étude de phase III à répartition aléatoire, à double insu, à 2 groupes de traitement Efficacité (HbA1c) | MET + ALO à 25 mg + PIO à 30 mg (404/283) MET + PIO à 45 mg (399/243) Total (803/526) Administration par voie orale Durée du traitement : 52 semaines Sujets atteints d’un diabète sucré de type 2 présentant une maîtrise glycémique inadéquate avec la MET (≥ 1 500 mg ou DMT) et la PIO à 30 mg | 803 | 55,1 ans (25-80) | 414 hommes (51,6 %), 389 femmes (48,4 %) |
Tableau 11 – Résultats de l’étude 322OPI-004 sur l’alogliptine en traitement d’appoint à l’association pioglitazone et metformine : paramètres glycémiques à la semaine 52
| Alogliptine à 25 mg + chlorhydrate | Chlorhydrate de | |||||
| de metformine (≥ 1 500) + | metformine (≥ 1 500) + | |||||
| pioglitazone à 30 mg | pioglitazone à 45 mg | |||||
| HbA1c (%) | N = 404 | N = 399 | ||||
| Départ (moyenne) | 8,24 | 8,14 | ||||
| Variation entre le départ et la semaine 52 (analyse conforme au protocole)† | -0,70 ± 0,048 (n = 303) | -0,29 + 0,048 (n = 306) | ||||
| Différence p/r à l’association metformine + pioglitazone† | -0,42 %* [-infini, -0,28] | |||||
| Patients (%) obtenant un taux d’HbA1c ≤ 7 % à la semaine 52 | 33,2 | 21,3 | ||||
| Glycémie à jeun (mmol/L) | N = 404 | N = 399 | ||||
| Départ (moyenne) | 8,98 | 9,00 | ||||
| Variation entre le départ et la semaine 52 (analyse complète)† | -0,81 ± 0,10 (n = 399) | -0,21 + 0,10 (n = 396) | ||||
| Différence p/r à l’association metformine + pioglitazone† | -0,60 mmol/L* <-0,90, -0,32> | |||||
† Moyenne des moindres carrés ± É-T
* p < 0,001, [ ] représente un intervalle de confiance unilatéral à 97,5 %, < > représente un intervalle de confiance bilatéral à 95 %
Figure 2 – Variation du taux d’HbA1c entre le départ et la semaine 26 lorsque l’alogliptine à 25 mg est ajoutée à la pioglitazone et la metformine
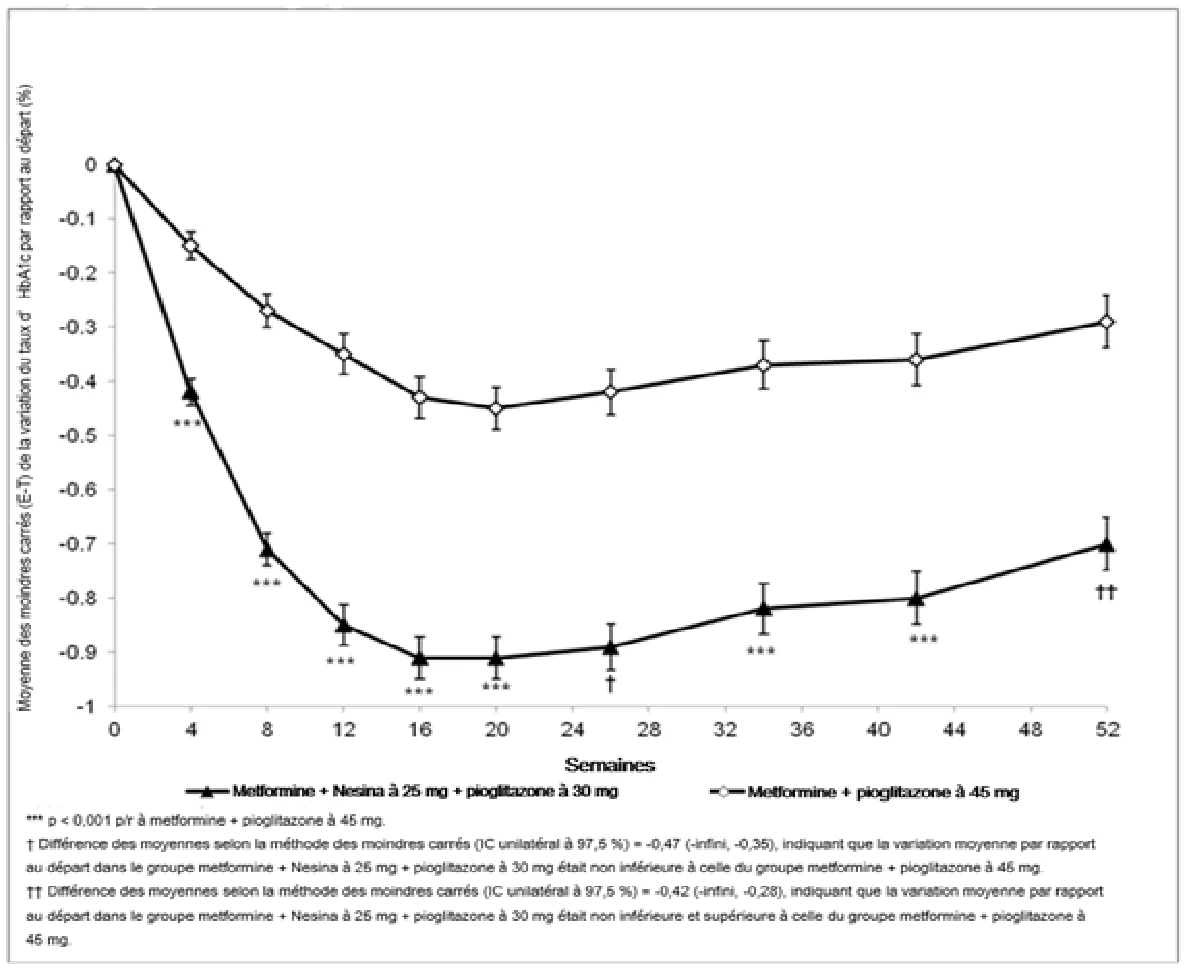
L’ajout de l’alogliptine à 25 mg une fois par jour au traitement par la pioglitazone à 30 mg en association avec le chlorhydrate de metformine (dose moyenne = 1 867,9 mg) a entraîné des améliorations cliniquement significatives du taux d’HbA1c entre le départ et la semaine 52 qui étaient statistiquement supérieures à celles produites par le traitement par la pioglitazone à 45 mg en association avec le chlorhydrate de metformine (dose moyenne = 1 847,6 mg, Tableau 11 et Figure 2). Avec l’alogliptine à 25 mg plus la pioglitazone à 30 mg et la metformine, des réductions importantes du taux d’HbA1c ont été constamment observées pendant toute la période de traitement de 52 semaines comparativement au traitement par la pioglitazone à 45 mg et la metformine (p < 0,001 à tous les points dans le temps). De plus, la variation moyenne de la GJ entre le départ et la semaine 52 pour l’alogliptine à 25 mg plus la pioglitazone à 30 mg et la metformine était nettement plus importante que pour la pioglitazone à 45 mg et la metformine (p < 0,001). Les patients recevant l’alogliptine à 25 mg plus la pioglitazone à 30 mg et la metformine ont été nettement plus nombreux (33,2 %) à atteindre des taux d’HbA1c ≤ 7,0 % à la semaine 52 que ceux recevant la pioglitazone à 45 mg et la metformine (21,3 %) [p < 0,001]. De plus, les patients recevant l’alogliptine à 25 mg plus la pioglitazone à
30 mg et la metformine ont été moins nombreux (10,9 %) à avoir besoin d’un traitement de secours contre l’hyperglycémie pendant l’étude que ceux recevant la pioglitazone à 45 mg et la metformine (21,7 %) [p < 0,001]. Le poids corporel n’était pas significativement différent entre les groupes.
Alogliptine en traitement d’appoint à l’insuline (avec ou sans metformine)
Tableau 12 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’alogliptine en traitement d’association d’appoint à l’insuline (avec ou sans metformine)
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe | |
| No de l’essai | ayant terminé l’essai), voie | moyen | (hommes/ | ||
| d’administration et durée | (Tranche) | femmes) | |||
| SYR-322-INS-011 | Étude de phase III à répartition aléatoire, à double insu, contrôlée par placebo et à 3 groupes de traitement Efficacité (HbA1c) | Insuline avec ou sans MET avec : ALO à 12,5 mg (131/83) ALO à 25 mg (129/77) PBO (129/55) Total (389/215) Administration par voie orale Durée du traitement : 26 semaines Sujets atteints d’un diabète sucré de type 2 traités par de l’insuline seule ou en association avec la MET | 390 | 55,4 ans (23-80) | 161 hommes (41,3 %), 229 femmes (58,7 %) |
Tableau 13 – Résultats de l’étude 322-INS-011 sur l’alogliptine en traitement d’appoint à l’insuline (avec ou sans metformine) : paramètres glycémiques à la semaine 26
| Alogliptine | Placebo | |||
| 25 mg | ||||
| HbA1c (%) | N = 129 | N = 129 | ||
| Départ (moyenne) | 9,27 | 9,28 | ||
| Variation entre le départ et la semaine 26† | -0,71 ± 0,078 (n = 126) | -0,13 ± 0,077 (n = 126) | ||
| Différence p/r au placebo† | -0,59 %* [-0,80, -0,37] | |||
| Patients (%) obtenant un taux d’HbA1c ≤ 7 % à la semaine 26 | 7,8 | 0,8 | ||
| Glycémie à jeun (mmol/L) | N = 129 | N = 129 | ||
| Départ (moyenne) | 10,34 | 10,88 | ||
| Variation entre le départ et la semaine 26† | -0,65 ± 0,32 (n = 128) | 0,32 ± 0,32 (n = 127) | ||
| Différence p/r au placebo† | -0,98 mmol/L* [-1,85; -0,09] | |||
† Moyenne des moindres carrés ± É-T
* p < 0,05 [ ] représente un intervalle de confiance bilatéral à 95 %
Figure 3 – Variation du taux d’HbA1c entre le départ et la semaine 26 lorsque l’alogliptine à 25 mg est ajoutée à l’insuline
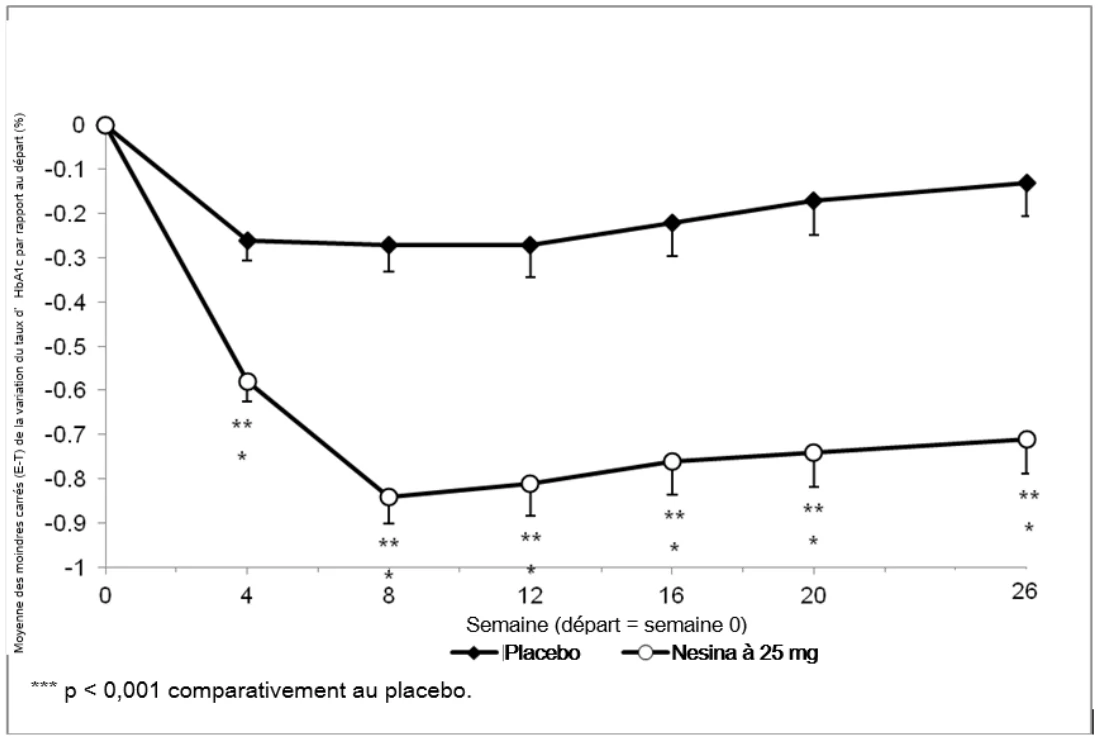
L’alogliptine a été étudiée chez des patients dont le taux initial d’HbA1c était ≥ 8,0 et qui prenaient de l’insuline à des doses allant de 15 à 100 UI/jour, soit en monothérapie (42 % de l’échantillon total), soit en association avec l’insuline (58 % de l’échantillon total). Les insulines utilisées dans cette étude étaient en majorité mixtes et basales. L’ajout de l’alogliptine à 25 mg une fois par jour à l’insulinothérapie (dose moyenne = 56,5 UI, avec ou sans metformine) a entraîné des améliorations statistiquement significatives du taux d’HbA1c (voir la Figure 3) et de la glycémie à jeun (GJ) entre le départ et la semaine 26 comparativement à l’ajout du placebo (Tableau 13). Les taux d’achèvement étaient faibles (42 % des sujets ont terminé dans le groupe placebo et 60 % ont terminé dans le groupe recevant l’alogliptine à 25 mg). Les patients recevant l’alogliptine à 25 mg (19,4 %) ont été moins nombreux à avoir besoin d’un traitement de secours contre l’hyperglycémie pendant l’étude que ceux recevant le placebo (40 %). Des réductions cliniquement significatives du taux d’HbA1c ont également été observées avec l’alogliptine à 25 mg comparativement au placebo, sans égard au fait que les patients avaient reçu la metformine en concomitance. Des améliorations significatives du taux d’HbA1c p/r au placebo ont été notées dès quatre semaines après le début du traitement par l’alogliptine et elles sont restées significatives à chaque point dans le temps jusqu’à la fin de l’étude. Les patients recevant l’alogliptine à 25 mg ont été plus nombreux (7,8 %) à atteindre des taux d’HbA1c ≤ 7,0 % à la semaine 26 que ceux recevant le placebo (0,8 %). De plus, les patients recevant l’alogliptine à 25 mg ont été nettement moins nombreux (19,4 %) à avoir besoin d’un traitement de secours contre l’hyperglycémie pendant l’étude que ceux recevant le
placebo (40,0 %) [p < 0,001]. Le poids corporel n’était pas significativement différent entre les groupes.
Patients présentant une insuffisance rénale
Alogliptine
On a examiné l’efficacité et l’innocuité des doses recommandées d’alogliptine dans un sous-groupe de patients atteints d’un diabète sucré de type 2 et présentant une insuffisance rénale légère ou modérée, et on a constaté qu’elles concordent avec le profil obtenu chez des patients dont la fonction rénale est normale.
Personnes âgées (patients âgés d’au moins 65 ans)
Alogliptine
Le traitement par l’alogliptine à 25 mg une fois par jour a entraîné des améliorations du taux d’HbA1c entre le départ et la semaine 52 qui n’étaient pas inférieures (variation du taux d’HbA1c entre le départ et la semaine 52 = -0,14 %) à celles produites par le glipizide (variation du taux d’HbA1c entre le départ et la semaine 52 = -0,09 %; dose moyenne de glipizide = 5,4 mg).
Autres études
Innocuité cardiovasculaire (étude SYR-322_402; EXAMINE)
Tableau 14 – Résumé des caractéristiques démographiques des patients dans les essais cliniques évaluant les résultats cardiovasculaires avec l’alogliptine par rapport au placebo en association avec le traitement de référence chez des patients atteints d’un diabète sucré de type 2 et ayant connu un syndrome coronarien aigu
| Plan de l’essai | Posologie (patients inscrits/ | Nombre de sujets (N) | Âge | Sexe | |
| No de l’essai | ayant terminé l’essai), voie | moyen | (hommes/ | ||
| d’administration et durée | (Tranche) | femmes) | |||
SYR- 322_402 (EXAMINE) | Étude de phase IIIb à répartition aléatoire, à double insu, contrôlée par placebo et à 2 groupes de traitement Innocuité (temps écoulé entre le moment de la répartition aléatoire et la première survenue de tout événement du principal paramètre d’évaluation composite d’EICVM [décès d’origine CV, IM non mortel et AVC non mortel]) | ALO (25 mg, 12,5 mg et 6,25 mg 1 f.p.j. selon la fonction rénale) par rapport à un placebo correspondant Administration par voie orale Durée du traitement : moyenne de 17 mois; participation à l’étude : moyenne de 19 mois Sujets atteints d’un diabète sucré de type 2 et ayant connu un SCA récent | 5 380 | 60,9 ans (26-91) | 3 651 hommes (67,9 %), 1 729 femmes (32,1 %) |
Au cours d’une étude d’évaluation de l’innocuité cardiovasculaire prospective, multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo, le traitement par l’alogliptine a entraîné des taux d’événements indésirables cardiovasculaires majeurs (EICVM) comparables à ceux observés avec le placebo en association avec le traitement de référence chez des patients atteints d’un diabète sucré de type 2 et ayant des antécédents de syndrome coronarien aigu dans les 15 à 90 jours précédant la répartition aléatoire. Les sujets ont été répartis de façon aléatoire selon un rapport 1:1 en vue de recevoir l’alogliptine ou un placebo. La répartition aléatoire était stratifiée selon le pays et la fonction rénale au moment de la sélection (fonction rénale normale/insuffisance rénale légère p/r à insuffisance rénale modérée/grave incluant une IRT). La dose assignée d’alogliptine était basée sur la fonction rénale au moment de la sélection :
Les sujets présentant une fonction rénale normale ou une insuffisance rénale légère
(DFGe ≥ 60 mL/min à l’aide de l’équation de l’étude MDRD à la sélection) ont reçu l’alogliptine à 25 mg 1 f.p.j. ou un placebo correspondant.
- Les sujets présentant une insuffisance rénale modérée (DFGe ≥ 30 et < 60 mL/min à l’aide de l’équation de l’étude MDRD à la sélection) ont reçu l’alogliptine à 12,5 mg 1 f.p.j. ou un placebo correspondant.
- Les sujets présentant une insuffisance rénale grave ou une IRT (DFGe < 30 mL/min à l’aide de l’équation de l’étude MDRD à la sélection) ont reçu l’alogliptine à 6,25 mg 1 f.p.j. ou un placebo correspondant.
L’étude d’évaluation de l’innocuité cardiovasculaire a été menée auprès de 5 380 patients (67,9 % d’hommes, 32,1 % de femmes) pour examiner l’effet de l’alogliptine comparativement au placebo (en appoint au traitement de référence) sur les événements indésirables cardiovasculaires majeurs (EICVM), incluant le temps écoulé avant la survenue de tout événement compris dans le paramètre composite regroupant un décès d’origine cardiovasculaire, un infarctus du myocarde (IM) non mortel et/ou un accident vasculaire cérébral (AVC) non mortel. Au départ, tous les patients étaient âgés en moyenne de 61 ans, la durée moyenne du diabète était de 9,2 ans et le taux moyen d’HbA1c était de 8,0 %. Les antécédents cardiovasculaires signalés pour les patients de cette étude comprenaient ce qui suit : IM (88 %), insuffisance cardiaque congestive (27,9 %), angor instable (31,1 %), AVC (7,2 %), hypertension (83,1 %), dyslipidémie (27,0 %). La fonction rénale mesurée au départ était classée comme étant normale chez 15,6 % des sujets, tandis que 55,3 % des sujets présentaient une insuffisance rénale légère, 26,2 % présentaient une insuffisance rénale modérée et 2,9 % présentaient une insuffisance rénale grave ou une IRT. Pour ce qui est de la distribution géographique, 28,0 % des sujets provenaient de l’Europe de l’Est et de l’Afrique, 25,9 % provenaient du Mexique et de l’Amérique centrale ou du Sud, 18,8 % provenaient de l’Asie-Pacifique, 15,9 % provenaient des États-Unis et du Canada, et 11,4 % provenaient de l’Europe de l’Ouest, de l’Australie, de la Nouvelle-Zélande et du Moyen-Orient.
L’étude a démontré que l’alogliptine n’augmentait pas le risque de présenter un EICVM comparativement au placebo (rapport de risque : 0,96; intervalle de confiance unilatéral à 99 % : 0-1,16). Au sein du groupe recevant l’alogliptine, 11,3 % des patients ont présenté un EICVM comparativement à 11,8 % des patients au sein du groupe placebo (Tableau 10). Pour l’analyse de chaque composante du paramètre primaire composite d’EICVM, le délai avant la survenue du premier événement était défini comme étant le délai entre la date de la répartition aléatoire et la date de la première survenue de la composante, seulement si elle était prise en compte dans le paramètre primaire composite d’EICVM; autrement, le sujet était censuré le jour de la dernière rencontre.
Tableau 15 – EICVM déclarés au cours de l’étude sur les résultats cardiovasculaires
| Nombre de patients (%) | |||||||||
| Alogliptine | Placebo | Rapport de risque (IC unilatéral à 99 %) | |||||||
| N = 2 701 | N = 2 679 | ||||||||
Paramètre primaire composite (première survenue de décès d’origine CV, d’IM non mortel ou d’AVC non mortel) | 305 (11,3) | 316 (11,8) | 0,96 (0, 1,16) | ||||||
| Décès d’origine CV | 89 (3,3) | 111 (4,1) | |||||||
| Infarctus du myocarde non mortel | 187 (6,9) | 173 (6,5) | |||||||
| AVC non mortel | 29 (1,1) | 32 (1,2) | |||||||
Au total, 703 patients ont présenté un événement du paramètre d’évaluation secondaire composite d’EICVM (première survenue de décès d’origine CV, d’infarctus du myocarde non mortel, d’AVC non mortel et de revascularisation d’urgence en raison d’un angor instable). Au sein du groupe traité par l’alogliptine, 12,7 % (344 sujets) ont présenté un événement compris dans le paramètre d’évaluation secondaire composite d’EICVM, comparativement à 13,4 % (359 sujets) au sein du groupe placebo (rapport de risque = 0,95; intervalle de confiance unilatéral à 99 % : 0-1,14).
Les événements répondant aux critères de la mortalité totale, d’un décès d’origine cardiovasculaire, d’un infarctus du myocarde mortel/non mortel, d’un AVC mortel/non mortel et d’une insuffisance cardiaque entraînant un décès ou une hospitalisation chez tous les sujets (c.-à-d., en n’excluant pas les événements survenant après un événement non mortel compris dans un paramètre composite) étaient associés à un rapport de risque avec un intervalle de confiance bilatéral à 95 % incluant l’unité.
Tableau 16 – Autres événements évalués survenant chez tous les sujets de l’étude sur les résultats cardiovasculaires
| Nombre de patients (%) | Rapport de risque | ||||||||
| Alogliptine | Placebo | (IC bilatéral à 95 %) | |||||||
| N = 2 701 | N = 2 679 | ||||||||
| Mortalité, toutes causes confondues | 153 (5,7 %) | 173 (6,5 %) | 0,875 (0,705, 1,088) | ||||||
| Décès d’origine cardiovasculaire | 112 (4,1 %) | 130 (4,9 %) | 0,851 (0,662, 1,096) | ||||||
| Infarctus du myocarde : mortel et non mortel | 204 (7,6 %) | 190 (7,1 %) | 1,071 (0,878, 1,305) | ||||||
| AVC : mortel et non mortel | 36 (1,3 %) | 44 (1,6 %) | 0,814 (0,524, 1,264) | ||||||
| Insuffisance cardiaque : hospitalisation pour une insuffisance cardiaque et décès lié à une insuffisance cardiaque ou à un choc cardiogène | 121 (4,5 %) | 99 (3,7 %) | 1,226 (0,940, 1,599) | ||||||
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Alogliptine et metformine en association :
Des études de toxicité à doses répétées de durées allant jusqu’à 13 semaines et une étude de toxicité sur le développement embryo-fœtal ont été menées chez le rat avec l’alogliptine et la metformine en association.
Toxicologie générale
Le traitement concomitant par l’alogliptine et la metformine n’a pas produit de nouvelles toxicités et aucun effet n’a été observé sur la toxicocinétique de l’un ou l’autre des composants.
Toxicologie pour la reproduction
Aucune anomalie fœtale liée au traitement n’a été observée après l’administration concomitante de 100 mg/kg/jour d’alogliptine et de 150 mg/kg/jour de metformine à des rates gravides. Les marges d’exposition produites par ces doses sont de 28 à 29 fois supérieures à l’exposition produite par la dose maximale recommandée chez l’humain (DMRH) de 25 mg/jour pour l’alogliptine et de 2 à 2,5 fois supérieures à la DMRH de 2 000 mg/jour pour la metformine. Aux doses nettement plus élevées de metformine (500 mg/kg/jour) administrées en concomitance avec la même dose d’alogliptine de 100 mg/kg/jour, cinq fœtus anormaux ont été notés dans deux portées (quatre fœtus de la même portée). Cette association de doses a produit des marges d’exposition 20 fois supérieures à la DMRH pour l’alogliptine et de 5 à 6 fois supérieures à la DMRH pour la metformine.
Alogliptine et metformine testées individuellement :
Toxicologie générale
Alogliptine
Les données non cliniques ne révèlent pas de risque particulier pour l’humain d’après les études conventionnelles de pharmaco-innocuité, de toxicité à doses répétées, de génotoxicité, de potentiel carcinogène et de toxicité pour la reproduction et le développement.
La dose sans effet nocif observé (DSENO) dans les études de toxicité à doses répétées, de durées allant jusqu’à 26 semaines chez le rat et jusqu’à 39 semaines chez le chien, a produit des expositions qui étaient respectivement environ 147 et 227 fois plus élevées que l’exposition à la dose quotidienne totale recommandée chez l’humain de 25 mg d’alogliptine.
Toxicité aiguë
Alogliptine
L’alogliptine a été bien tolérée par les animaux des études. La seule dose orale létale d’alogliptine dépassait 1 471 mg/kg chez le rat et 368 mg/kg chez le chien.
Toxicité chronique
Alogliptine
La toxicité potentielle de l’alogliptine a été évaluée dans une série d’études de toxicité à doses répétées de durées allant jusqu’à 26 semaines chez le rat et jusqu’à 39 semaines chez le chien. Chez le rat, les principaux organes touchés par la toxicité de l’alogliptine étaient le foie, les reins et la vessie. Aux doses ≥ 900 mg/kg/jour, une toxicité hépatique modérée a été mise en évidence par une augmentation des taux sériques d’aspartate aminotransférase (AST), d’alanine aminotransférase (ALT) et/ou de phosphatase alcaline (ALP), une augmentation du poids du foie, ainsi qu’une hypertrophie minimale à légère des hépatocytes centrolobulaires. À des doses ≥ 1 333 mg/kg/jour, des toxicités touchant les reins et la vessie étaient évidentes, en plus du foie. Dans les reins, une dégénérescence et/ou une régénération des tubules rénaux et une dilatation et/ou une nécrose des tubules rénaux ont été observées. Dans la vessie, une hyperplasie des cellules transitionnelles (simple ou papillaire/nodulaire), une hémorragie, une inflammation, une érosion/ulcération et une dilatation ont été notées. Les complications touchant la vessie ou les reins ont contribué en partie à une augmentation de la mortalité chez le rat à des doses comprises entre 1 333 et 2 000 mg/kg/jour. La dose sans effet nocif observé chez le rat était de 400 mg/kg, soit environ 147 fois l’exposition humaine à la dose maximale recommandée chez l’humain (DMRH) de 25 mg d’alogliptine. Chez le chien, on a observé un rougissement des oreilles et une enflure de la face, sans variations histopathologiques associées, à des doses ≥ 30 mg/kg/jour. Dans l’étude de 39 semaines, la dose sans effet nocif observé chez le chien était de 100 mg/kg/jour, soit environ 112 fois l’exposition humaine à la DMRH.
Cancérogénicité :
Alogliptine
Une étude de cancérogénicité d’une durée de deux ans a été menée chez le rat à des doses orales d’alogliptine de 75, 400 et 800 mg/kg/jour. Aucune tumeur attribuable au traitement n’a
été observée chez les rats mâles ou femelles ayant reçu 75 mg/kg/jour d’alogliptine (environ 27 fois l’exposition humaine à la DMRH). Des augmentations de l’incidence combinée des adénomes à cellules C et/ou des carcinomes ont été observées seulement chez les rats mâles à des doses ≥ 400 mg/kg/jour (≥ 245 fois l’exposition humaine à la DMRH). Des augmentations des variations histopathologiques non néoplasiques dans le foie, les poumons, la vessie, les testicules, l’épididyme et la prostate ont été notées chez le rat à des doses qui étaient au moins 240 fois supérieures à l’exposition humaine à la DMRH.
Une étude de cancérogénicité de deux ans a été menée chez la souris à des doses orales d’alogliptine de 50, 150 et 300 mg/kg/jour. Aucune tumeur attribuable au traitement n’a été observée chez les souris mâles ou femelles à des doses allant jusqu’à 300 mg/kg/jour, soit environ 51 fois l’exposition humaine à la DMRH.
Chlorhydrate de metformine
Des études de cancérogénicité à long terme ont été effectuées chez le rat (traitement de 104 semaines) à des doses pouvant atteindre 900 mg/kg/jour et chez la souris (traitement de 91 semaines) à des doses pouvant atteindre 1 500 mg/kg/jour. Ces doses sont toutes deux égales à environ 4 fois la dose quotidienne maximale recommandée chez l’humain de 2 000 mg, compte tenu des différences de surface corporelle. Aucun signe de cancérogénicité n’a été observé avec la metformine chez les souris mâles ou femelles. De même, aucun pouvoir tumorigène n’a été observé avec la metformine chez les rats mâles. Il y a eu toutefois une incidence accrue de polypes bénins du stroma utérin chez les rats femelles traités par 900 mg/kg/jour.
Génotoxicité :
Alogliptine
L’alogliptine n’a pas eu d’activité mutagène dans une série d’études de toxicologie génétique, dont le test d’Ames (test de mutagénicité bactérienne), un essai cytogénique in vitro sur des cellules de lymphome de souris et une étude in vivo du micronoyau chez la souris.
Toxicologie pour la reproduction et le développement :
Reproduction
Alogliptine
Aucun effet indésirable de l’alogliptine n’a été observé sur la fécondité, la capacité reproductive ou le développement embryonnaire précoce chez des rats ayant reçu des doses orales d’alogliptine allant jusqu’à 500 mg/kg/jour (environ jusqu’à 191 fois l’exposition humaine à la DMRH) avant et pendant la période de reproduction. Bien que cela n’ait pas eu d’effet sur la fécondité, une légère augmentation du pourcentage de spermes anormaux a été notée à 1 000 mg/kg/jour (environ 392 fois l’exposition humaine à la DMRH).
Chlorhydrate de metformine
La metformine n’a pas eu d’effet sur la fécondité des rats mâles et femelles à des doses allant jusqu’à 600 mg/kg/jour, ce qui est environ trois fois plus élevé que la dose quotidienne maximale recommandée chez l’humain compte tenu des différences de surface corporelle.
Développement
Alogliptine
Le passage transplacentaire de l’alogliptine survient chez le rat après l’administration par voie orale. L’alogliptine n’a pas été tératogène chez le lapin et le rat à des doses orales allant respectivement jusqu’à 200 et 500 mg/kg/jour (environ jusqu’à 149 et 180 fois l’exposition humaine à la DMRH) administrées pendant l’organogenèse. Des doses plus élevées d’alogliptine ont entraîné une toxicité maternelle et étaient associées à un retard ou à une absence d’ossification et à une baisse du poids fœtal. La dose sans effet nocif observé pour le développement embryo-fœtal chez le lapin et le rat était respectivement de 200 mg/kg/jour et de 500 mg/kg/jour (environ 149 et 180 fois l’exposition humaine à la DMRH).
L’alogliptine administrée à des rates gravides à des doses orales allant jusqu’à 250 mg/kg/jour (environ jusqu’à 95 fois l’exposition humaine à la DMRH), du jour 6 de la gestation au jour 20 de l’allaitement, n’a pas nui au développement de l’embryon ni compromis la croissance et le développement des progénitures. Des doses plus élevées d’alogliptine, donnant des expositions supérieures à 200 fois l’exposition humaine à la DMRH, ont diminué le poids corporel des progénitures F1 et produit des effets sur le développement.
Aucun effet attribuable à l’alogliptine n’a été observé chez de jeunes rats après l’administration de doses orales répétées allant jusqu’à 300 mg/kg/jour (environ jusqu’à 63 et 75 fois l’exposition humaine à la DMRH, respectivement) pendant 4 et 8 semaines.
Chlorhydrate de metformine
La metformine n’a pas été tératogène chez le rat et le lapin à des doses allant jusqu’à 600 mg/kg/jour. Cette dose représente une exposition environ 2 fois (pour les rats) et 6 fois (pour les lapins) supérieure à la dose quotidienne maximale recommandée chez l’humain de 2 000 mg, compte tenu des différences de surface corporelle.
La détermination des concentrations fœtales a démontré la présence d’une barrière placentaire partielle à la metformine.