


Monographie de produit - Xigduo
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2024-12 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2024-08 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4 1.2 Gériatrie ............................................................................................................... 4 2 Contre-indications ......................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ..................................... 5
4 Posologie et administration .......................................................................................... 6
4.1 Considérations posologiques ............................................................................... 6 4.2 Posologie recommandée et ajustement posologique ........................................... 6 4.4 Administration ...................................................................................................... 8 4.5 Dose oubliée ........................................................................................................ 8 5 Surdose .......................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 9
7 Mises en garde et précautions ..................................................................................... 9
Appareil cardiovasculaire................................................................................................ 9 Conduite et utilisation de machines ...............................................................................10 Système endocrinien et métabolisme ............................................................................10 Appareil génito-urinaire .................................................................................................15 Système sanguin et lymphatique ...................................................................................15 Fonctions hépatique, biliaire et pancréatique .................................................................15 Surveillance et examens de laboratoire .........................................................................16 Système nerveux ...........................................................................................................17 Considérations périopératoires ......................................................................................17 Fonction rénale ..............................................................................................................17
Santé reproductive ........................................................................................................19 7.1 Populations particulières .................................................................................... 19 7.1.1 Grossesse ......................................................................................................19 7.1.2 Allaitement .....................................................................................................19 7.1.3 Enfants et adolescents ...................................................................................20 7.1.4 Personnes âgées ...........................................................................................20 8 Effets indésirables ....................................................................................................... 21
8.1 Aperçu des effets indésirables ........................................................................... 21 8.2 Effets indésirables observés au cours des études cliniques ............................... 23 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 32 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 32 8.5 Effets indésirables observés après la commercialisation.................................... 35 9 Interactions médicamenteuses .................................................................................. 36
9.2 Aperçu des interactions médicamenteuses ........................................................ 36 9.3 Interactions médicament-comportement ............................................................ 37 9.4 Interactions médicament-médicament ................................................................ 37 9.5 Interactions médicament-aliment ....................................................................... 42 9.6 Interactions médicament-plante médicinale ....................................................... 42 9.7 Interactions médicament-examens de laboratoire .............................................. 43 10 Pharmacologie clinique .............................................................................................. 43
10.1 Mode d’action .................................................................................................... 43 10.2 Pharmacodynamie ............................................................................................. 44 10.3 Pharmacocinétique ............................................................................................ 45 11 Conservation, stabilité et mise au rebut .................................................................... 49
12 Instructions particulières de manipulation du produit ............................................. 49
Partie 2 : Renseignements scientifiques ............................................................................... 50
13 Renseignements pharmaceutiques............................................................................ 50
14 Études cliniques .......................................................................................................... 51
14.1 Études cliniques par indication ........................................................................... 51 Ajout à la metformine en traitement d’association .......................................................... 51 Ajout à la metformine et à une sulfonylurée en traitement d’association ........................ 55 Ajout à la sitagliptine en traitement d’association ou en association à la metformine ..... 57 Ajout à l’insuline en traitement d’association.................................................................. 59 16 Toxicologie non clinique ............................................................................................. 70
17 Monographies de référence ........................................................................................ 72
Renseignements destinés aux patient·e·s ............................................................................ 73
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
XIGDUO (comprimés de dapagliflozine et de chlorhydrate de metformine) est indiqué :
- en complément à un régime alimentaire et à l’exercice chez les adultes atteints de diabète de type 2 chez qui la dapagliflozine et la metformine sous forme de comprimés séparés permettent d’obtenir l’équilibre glycémique. Voir 14 Études cliniques.
- en association avec une sulfonylurée en complément à un régime alimentaire et à l’exercice chez les adultes atteints de diabète de type 2 chez qui la dapagliflozine, la metformine et une sulfonylurée permettent d’obtenir l’équilibre glycémique. Voir 14 Études cliniques.
- en association avec la sitagliptine en complément à un régime alimentaire et à l’exercice chez les adultes atteints de diabète de type 2 chez qui la dapagliflozine, la metformine et la sitagliptine permettent d’obtenir l’équilibre glycémique. Voir 14 Études cliniques.
- en association avec de l’insuline en complément à un régime alimentaire et à l’exercice chez les adultes atteints de diabète de type 2 chez qui la dapagliflozine, la metformine et l’insuline permettent d’obtenir l’équilibre glycémique. Voir 14 Études cliniques.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : XIGDUO ne doit pas être utilisé chez les enfants et les adolescents. L’innocuité et l’efficacité de XIGDUO n’ont pas été établies chez les patients de moins de 18 ans. Par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : XIGDUO devrait être utilisé avec prudence dans cette population, étant donné qu’une proportion plus élevée de patients âgés de 65 ans ou plus traités par la dapagliflozine ont présenté des effets indésirables liés à une déplétion volémique et à une atteinte ou à une insuffisance rénales comparativement aux patients qui ont reçu un placebo.
Comme la metformine est éliminée par les reins et que le risque d’effets indésirables graves associés au médicament est plus élevé chez les patients dont la fonction rénale est altérée, XIGDUO est contre-indiqué chez les patients présentant une insuffisance rénale grave (taux de filtration glomérulaire estimé [TFGe] < 30 mL/min/1,73 m2). Voir 7 Mises en garde et précautions, Fonction rénale. Le vieillissement étant associé à une diminution de la fonction rénale, le traitement par XIGDUO ne doit pas être instauré chez les patients âgés de plus de 80 ans, à moins que leur fonction rénale ne soit pas significativement réduite. Chez les patients plus âgés, la dose de XIGDUO devrait être ajustée avec prudence afin d’établir la dose minimale requise pour obtenir un effet hypoglycémiant suffisant. Une surveillance plus attentive et plus fréquente de la fonction rénale est nécessaire pour aider à prévenir l'acidose lactique associée à la metformine. Voir 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique, 7 Mises en garde et précautions, Système endocrinien et métabolisme, 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique, 7 Mises en garde et précautions, 7.1.4 Personnes âgées.
2 Contre-indications
XIGDUO est contre-indiqué dans les cas suivants :
- Chez les patients présentant un diabète instable et/ou insulinodépendant (de type 1).
- Chez les patients présentant une acidose métabolique aiguë ou chronique, dont l’acidocétose diabétique avec ou sans coma, ou des antécédents d’acidocétose avec ou sans coma.
- Chez les patients ayant des antécédents d’acidose lactique, peu importe les facteurs déclenchants.
- Chez les patients présentant une insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2), une néphropathie terminale ou les patients sous dialyse. Voir 7 Mises en garde et précautions, Fonction rénale.
- Chez les patients ayant une consommation excessive, aiguë ou chronique d’alcool.
- Chez les patients présentant des signes cliniques ou des résultats d’analyses de laboratoire évoquant une maladie hépatique. Une insuffisance hépatique grave a été associée à certains cas d’acidose lactique. Voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique.
- Dans les cas de collapsus cardiovasculaire et d’états pathologiques accompagnés d’hypoxémie, comme l’insuffisance cardiorespiratoire, qui sont souvent associés à une hyperlactacidémie.
- En cas d’état de stress, par exemple les infections graves, les traumatismes ou une intervention chirurgicale et pendant la phase de rétablissement qui s’ensuit.
- Chez les patients présentant une déshydratation grave.
- Chez les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de sa préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Pendant la grossesse et l’allaitement. Voir 7 Mises en garde et précautions, 7.1 Populations particulières.
- Chez les patients devant subir des examens radiologiques nécessitant l’administration intravasculaire de substances de contraste iodées, étant donné que le recours à ces produits peut entraîner une altération radicale de la fonction rénale. Il faut interrompre temporairement l’administration de XIGDUO pendant la période entourant l’administration de substances de contraste iodées. Voir 7 Mises en garde et précautions, Fonction rénale.
3 Encadré sur les mises en garde et précautions importantes
Acidose lactique
- L’acidose lactique est une complication métabolique rare, mais grave, pouvant survenir après une accumulation de metformine pendant le traitement par XIGDUO (comprimés de dapagliflozine et de chlorhydrate de metformine). Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique.
- Il faut conseiller au patient qui reçoit XIGDUO d’éviter toute consommation excessive d’alcool aiguë ou chronique, car la prise d’alcool accentue les effets de la metformine sur le métabolisme du lactate. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique.
Acidocétose diabétique
- Des cas d’acidocétose diabétique, une affection grave menaçant le pronostic vital et nécessitant une hospitalisation en urgence, ont été signalés chez des patients atteints de diabète de type 2 traités par la dapagliflozine et par d’autres inhibiteurs du cotransporteur sodium-glucose de type 2 (SGLT2), au cours des essais cliniques et dans le cadre de la pharmacovigilance. Un certain nombre de cas étaient atypiques et ceux-ci présentaient une glycémie inférieure à 13,9 mmol/L (250 mg/dL). Certains cas d’acidocétose diabétique ont été mortels. Voir 8 Effets indésirables.
- Il faut évaluer immédiatement la présence d’acidocétose diabétique chez les patients qui présentent des symptômes non spécifiques comme une difficulté à respirer, des nausées, des vomissements, des douleurs abdominales, de la confusion, de l’anorexie, une soif excessive et une fatigue ou une somnolence inhabituelles, peu importe la glycémie. Si une acidocétose diabétique est soupçonnée ou diagnostiquée, il faut arrêter immédiatement le traitement par XIGDUO.
- XIGDUO est contre-indiqué pour le traitement de l’acidocétose diabétique ou chez les patients ayant des antécédents d’acidocétose diabétique.
- XIGDUO est contre-indiqué chez les patients atteints de diabète de type 1. Voir 2 Contre-indications.
4 Posologie et administration
4.1 Considérations posologiques
Utilisation concomitante avec une insuline ou un sécrétagogue de l’insuline (p. ex. une sulfonylurée) : Lorsque la dapagliflozine est utilisée en traitement d’appoint à l’insuline ou à un sécrétagogue de l'insuline (p. ex. une sulfonylurée), une dose d’insuline ou d’un sécrétagogue de l’insuline moins élevée peut s’avérer nécessaire pour réduire le risque d’hypoglycémie. Voir 7 Mises en garde et précautions et 8 Effets indésirables.
Faire une évaluation de la fonction rénale avant d’instaurer un traitement par XIGDUO et régulièrement par la suite chez les patients ayant une fonction rénale normale, et plus fréquemment chez les patients présentant une insuffisance rénale
(TFGe < 60 mL/min/1,73 m2). Voir 7 Mises en garde et précautions, Fonction rénale.
- Faire une évaluation de l’état volémique et, si nécessaire, corriger la déplétion volémique avant d’instaurer un traitement par XIGDUO. Voir 7 Mises en garde et précautions, Appareil cardiovasculaire.
Interruption temporaire en cas d'intervention chirurgicale : Si possible, le traitement par XIGDUO doit être interrompu pendant au moins 3 jours avant toute intervention chirurgicale majeure ou associée à un jeûne prolongé. Il faut surveiller l'apparition d’une acidocétose diabétique durant la période post-intervention. Il faut s'assurer que les facteurs de risque d'acidocétose sont résolus, que le patient est cliniquement stable et qu'il a repris une alimentation par voie orale avant d'envisager la reprise du traitement par XIGDUO. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de XIGDUO est d'un comprimé deux fois par jour avec des aliments. Chaque comprimé contient une association à dose fixe de dapagliflozine et de metformine. Les patients qui passent de comprimés séparés de dapagliflozine (dose quotidienne totale de
10 mg) et de metformine à XIGDUO devraient recevoir la même dose quotidienne de dapagliflozine et de metformine ou, dans le cas de la metformine, la dose appropriée qui s’en approche le plus. La dose quotidienne maximale recommandée est de 10 mg de dapagliflozine et 2000 mg de metformine. La dose quotidienne maximale de metformine chez les patients présentant un TFGe ≥ 30 mL/min/1,73 m2 et < 45 mL/min/1,73 m2 est de 1000 mg.
XIGDUO est offert dans les concentrations suivantes :
- 5 mg de dapagliflozine (sous forme de propanediol de dapagliflozine monohydraté)/850 mg de chlorhydrate de metformine
- 5 mg de dapagliflozine (sous forme de propanediol de dapagliflozine monohydraté)/1000 mg de chlorhydrate de metformine
Posologie dans les populations particulières
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de XIGDUO n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents.
Personnes âgées (≥ 65 ans) : XIGDUO doit être utilisé avec prudence à mesure que le patient vieillit, car la metformine est éliminée en partie par le rein et les patients âgés sont plus susceptibles de présenter un déclin de la fonction rénale et, par conséquent, de présenter une acidose lactique.
Chez les patients âgés, la dose initiale et la dose d'entretien doivent être modérées, et tout ajustement de la dose doit être fondé sur une évaluation minutieuse de la fonction rénale. La fonction rénale doit être surveillée plus fréquemment et, en général, les patients ne doivent pas recevoir la dose maximale.
Voir 7 Mises en garde et précautions, 7.1.4 Personnes âgées.
Insuffisance rénale : L'efficacité hypoglycémiante de la dapagliflozine dépend de la fonction rénale et son effet diminue avec la baisse de la fonction rénale. La fonction rénale doit être évaluée avant l’instauration du traitement par XIGDUO et régulièrement par la suite. Chez les patients dont le TFGe est inférieur à 60 mL/min/1,73 m2, une surveillance plus fréquente du dysfonctionnement rénal est recommandée. Aucun ajustement posologique n’est requis en présence d’un TFGe > 45 mL/min/1,73 m2. Voir 7 Mises en garde et précautions, Fonction rénale.
La dose maximale de metformine chez les patients ayant un TFGe de 30 à < 45 mL/min/1,73 m2 est de 1000 mg par jour.
XIGDUO est contre-indiqué chez les patients atteints d’insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2) ou de néphropathie terminale ainsi que chez les patients dialysés.
Voir 2 Contre-indications.
Insuffisance hépatique : XIGDUO est contre-indiqué chez les patients présentant un dysfonctionnement hépatique grave et ne doit pas être utilisé chez les patients présentant des signes cliniques ou des résultats d’analyses de laboratoire évoquant une maladie hépatique. Voir 2 Contre-indications. L’exposition à la dapagliflozine est accrue chez les patients présentant une insuffisance hépatique grave. Voir 10.3 Pharmacocinétique. La prise de metformine par des patients présentant une altération de la fonction hépatique a été associée à des cas d’acidose lactique. Voir 7 Mises en garde et précautions.
4.4 Administration
Pour minimiser les signes d'intolérance gastrique au composant metformine de XIGDUO, comme les nausées et les vomissements, les comprimés de XIGDUO doivent être pris par voie orale au cours des repas et avalés entiers, avec un verre d'eau. Ne pas briser ni broyer les comprimés.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de XIGDUO, il doit attendre de prendre sa dose suivante à l’heure habituelle. Toutefois, il ne faut pas doubler la dose de XIGDUO au cours d’une même journée.
5 Surdose
Dapagliflozine
Il est raisonnable de recourir aux mesures de soutien, en fonction de l’état clinique du patient. L’élimination de la dapagliflozine par hémodialyse n’a pas fait l’objet d’études.
Chlorhydrate de metformine
Les renseignements disponibles concernant le traitement d'une surdose massive de chlorhydrate de metformine sont très limités. On s'attend à ce que des effets indésirables plus intenses surviennent, y compris gêne épigastrique, nausées et vomissements suivis de diarrhée, somnolence, faiblesse, étourdissements, malaise et céphalées. Si ces symptômes persistent, l'acidose lactique doit être exclue. Il faut mettre fin au traitement et instaurer des soins de soutien adéquats.
Des cas de surdose de chlorhydrate de metformine se sont produits, notamment l’ingestion de quantités supérieures à 50 grammes. Une hypoglycémie a été rapportée dans environ 10 % des cas, mais aucun lien de causalité avec le chlorhydrate de metformine n’a été établi. Une acidose lactique a été rapportée dans environ 32 % des cas de surdose de metformine. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme. La metformine est dialysable et sa clairance peut atteindre 170 mL/min dans de bonnes conditions hémodynamiques. Par conséquent, l'hémodialyse peut être utile pour l'élimination du médicament accumulé lorsqu’on soupçonne une surdose de metformine.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 Formes pharmaceutiques, teneurs et composition
Description
XIGDUO (comprimés de dapagliflozine et de chlorhydrate de metformine) est offert en comprimés à libération immédiate pour administration orale contenant de la dapagliflozine sous forme de propanediol de dapagliflozine monohydraté et du chlorhydrate de metformine dans les teneurs suivantes :
XIGDUO dosé à 5 mg/850 mg est offert en comprimés bruns, ovales, biconvexes et pelliculés. Chaque comprimé porte l'inscription gravée en creux «5/850» sur une face et «1067» sur l'autre.
XIGDUO dosé à 5 mg/1000 mg est offert en comprimés jaunes, ovales, biconvexes et pelliculés. Chaque comprimé porte l'inscription gravée en creux «5/1000» sur une face et «1069» sur l'autre.
Les comprimés XIGDUO sont présentés en plaquettes de 10 dans des boîtes de 60 pour les deux teneurs.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Appareil cardiovasculaire
Dapagliflozine
Emploi chez les patients à risque de déplétion volémique, d’hypotension et/ou de déséquilibre électrolytique : En raison de son mode d’action, la dapagliflozine cause une diurèse osmotique qui peut être associée à des diminutions de la tension artérielle, lesquelles peuvent être plus marquées chez les patients ayant une glycémie élevée.
La dapagliflozine n’est pas recommandée chez les patients qui présentent une déplétion volémique.
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux | ||||
| d’administration | teneur / composition | |||||
| Orale | Comprimé 5 mg de dapagliflozine (sous forme de propanediol de dapagliflozine monohydraté)/850 mg de chlorhydrate de metformine 5 mg de dapagliflozine (sous forme de propanediol de dapagliflozine monohydraté)/1000 mg de chlorhydrate de metformine | Cellulose microcristalline, hydroxypropylcellulose, stéarate de magnésium (extragranulaire) et glycolate d’amidon sodique. L’enrobage des comprimés à 5 mg/850 mg contient ce qui suit : oxyde de fer rouge, oxyde de fer jaune, macrogol/polyéthylèneglycol 3350, alcool polyvinylique, talc et dioxyde de titane. L’enrobage des comprimés à 5 mg/1000 mg contient ce qui suit : oxyde de fer jaune, macrogol/polyéthylèneglycol 3350, alcool polyvinylique, talc et dioxyde de titane. | ||||
La prudence s’impose chez les patients pour qui une chute tensionnelle causée par la dapagliflozine pourrait comporter un risque, tels que les patients âgés, les patients dont la tension artérielle systolique est basse ou présentant une insuffisance rénale modérée, ou ceux qui présentent des affections intercurrentes pouvant mener à une déplétion volémique (comme une maladie gastro-intestinale).
Une surveillance minutieuse de l’état volémique est recommandée. Chez les patients qui présentent une déplétion volémique, une interruption temporaire de l’administration de XIGDUO devrait être envisagée jusqu’à ce que la déplétion soit corrigée. Voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 8 Effets indésirables.
Chlorhydrate de metformine
États hypoxiques : Le collapsus cardiovasculaire (choc) toutes causes, l’insuffisance cardiaque congestive aiguë, l’infarctus du myocarde aigu et d’autres affections caractérisées par l’hypoxémie ont été associés à l’acidose lactique et peuvent aussi entraîner une urémie prérénale. En présence de tels états chez des patients sous metformine, il faut interrompre immédiatement l’administration de XIGDUO.
Conduite et utilisation de machines
Il faut aviser les patients de ne pas conduire de véhicule ou de ne pas faire fonctionner des machines dans les situations où il existe un risque d’hypoglycémie et lorsque XIGDUO est utilisé en association avec l’insuline ou un sécrétagogue de l’insuline. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme. Les patients doivent également être avertis du risque accru d'effets indésirables liés à une baisse du volume intravasculaire, tels qu'une hypotension orthostatique, des étourdissements ou une sensation de tête légère.
Système endocrinien et métabolisme
Dapagliflozine
Acidocétose diabétique : Des cas d’acidocétose diabétique, une affection grave menaçant le pronostic vital et nécessitant une hospitalisation en urgence, ont été signalés chez des patients atteints de diabète de type 2 traités par la dapagliflozine et par d’autres inhibiteurs du SGLT2, au cours des essais cliniques et dans le cadre de la pharmacovigilance. Dans un certain nombre des cas déclarés, le tableau clinique de la maladie était atypique, la glycémie n’affichant qu’une hausse modérée, inférieure à 13,9 mmol/L (250 mg/dL). Certains cas d’acidocétose diabétique ont été mortels. Voir 8 Effets indésirables.
XIGDUO n’est pas indiqué et ne doit pas être utilisé chez les patients atteints de diabète de type 1. Il faut donc confirmer le diagnostic de diabète de type 2 avant l’instauration d’un traitement par XIGDUO.
Il faut envisager un diagnostic d’acidocétose diabétique en présence de symptômes non spécifiques comme une difficulté à respirer, des nausées, des vomissements, des douleurs abdominales, de la confusion, de l’anorexie, une soif excessive et une fatigue ou une somnolence inhabituelles. Si on soupçonne une acidocétose diabétique, peu importe la glycémie du patient, il faut arrêter le traitement par XIGDUO et évaluer immédiatement la présence de cette affection.
Les situations pouvant entraîner une acidocétose diabétique pendant la prise de XIGDUO comprennent un régime alimentaire très hypoglucidique (l’association peut augmenter la production de corps cétoniques), une déshydratation, une consommation élevée d’alcool et un faible taux de cellules bêta fonctionnelles. Ces patients doivent être étroitement surveillés. La prudence est de mise quand vient le temps de réduire la dose d’insuline chez les patients qui en ont besoin. Voir 4 Posologie et administration.
Acidocétose diabétique persistante
L'acidocétose diabétique peut persister chez certains patients. Dans la plupart des rapports de manifestations indésirables post-commercialisation où le traitement par XIGDUO a été arrêté avant le diagnostic ou au moment de celui-ci, l'acidocétose a duré 3 jours ou plus malgré l'arrêt du traitement par XIGDUO et la prise du traitement standard pour l'acidocétose diabétique.
Considérations relatives à l'interruption du traitement
Il faut interrompre temporairement le traitement par XIGDUO chez les patients atteints de diabète de type 2 qui sont hospitalisés en raison d’une intervention chirurgicale majeure, ou qui vont subir une intervention chirurgicale planifiée, et chez les patients qui sont hospitalisés en raison d’une infection grave ou d’une maladie aiguë grave. Si possible, il faut interrompre le traitement par XIGDUO pendant au moins 3 jours avant une intervention chirurgicale majeure ou toute autre intervention associée à un jeûne prolongé, lorsque, si on se fie à la pharmacologie du médicament, la majeure partie du médicament (XIGDUO) devrait être éliminée. Il est recommandé de surveiller l'apparition d’une acidocétose diabétique chez ces patients, même si le traitement médicamenteux a été interrompu ou arrêté. Il faut s'assurer que les facteurs de risque d'acidocétose sont résolus avant d'envisager la reprise du traitement par XIGDUO. Voir 4.1 Considérations posologiques.
Emploi avec des médicaments connus pour leur effet hypoglycémiant : L’insuline et les sécrétagogues de l’insuline tels que les sulfonylurées provoquent une hypoglycémie. Par conséquent, une dose plus faible d’insuline ou d’un sécrétagogue de l’insuline peut s’avérer nécessaire pour réduire le risque d’hypoglycémie lorsque ce médicament est utilisé en association avec XIGDUO. Voir 4 Posologie et administration et 8 Effets indésirables.
Hausse du cholestérol des lipoprotéines de basse densité (C-LDL) : Des hausses du C-LDL liées à la dose ont été observées au cours du traitement par la dapagliflozine. Voir 8 Effets indésirables. Le taux de C-LDL doit être surveillé.
Chlorhydrate de metformine
Hypoglycémie : Une hypoglycémie ne se manifestera pas chez le patient qui prend de la metformine en monothérapie dans des circonstances normales, mais pourrait survenir si l’apport calorique est insuffisant, si le patient se livre à des exercices épuisants sans s’assurer d’un apport calorique supplémentaire ou durant l’utilisation concomitante avec d’autres hypoglycémiants ou de l’éthanol.
Les patients âgés, affaiblis ou présentant une malnutrition et ceux qui sont atteints d’insuffisance surrénalienne ou hypophysaire ou d'une intoxication à l’alcool sont particulièrement sensibles aux effets hypoglycémiants. Il peut être difficile de reconnaître l’hypoglycémie chez les personnes âgées et celles qui prennent des bêta-bloquants.
Hypothyroïdie : La metformine provoque une réduction du taux de thyrotropine (thyréostimuline [TSH]) chez les patients présentant une hypothyroïdie traitée ou non. Voir 8.5 Effets indésirables observés après la commercialisation. Une surveillance régulière du taux de TSH est recommandée chez les patients présentant une hypothyroïdie. Voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire.
Des études ont montré que la metformine réduit le taux plasmatique de TSH, souvent sous la normale, lorsqu’elle est administrée à des patients dont l’hypothyroïdie n’est pas traitée ou est traitée efficacement par la lévothyroxine. La réduction du taux plasmatique de TSH provoquée par la metformine n’est pas observée lorsque la metformine est administrée à des patients présentant une fonction thyroïdienne normale. Il semble que la metformine favorise la modulation inhibitrice des hormones thyroïdiennes sur la sécrétion de TSH.
La lévothyroxine peut réduire l'effet hypoglycémiant de la metformine. Une surveillance attentive de la glycémie est recommandée chez les patients atteints d'hypothyroïdie traités par la lévothyroxine, en particulier lors de l'instauration, de la modification ou de l'arrêt d'un traitement par hormones thyroïdiennes. Voir 9.4 Interactions médicament-médicament, Lévothyroxine.
Acidose lactique : L’acidose lactique est une complication métabolique rare, mais grave, pouvant survenir après une accumulation de metformine pendant le traitement par XIGDUO; cette complication, lorsqu’elle survient, entraîne la mort dans environ 50 % des cas. Elle peut également survenir en présence d’un certain nombre d’états physiopathologiques, dont le diabète, ou de tout état caractérisé par une hypoperfusion et une hypoxémie tissulaires notables. L’acidose lactique se caractérise par l’élévation de la concentration sanguine de lactate (> 5 mmol/L), la baisse du pH sanguin, le déséquilibre électrolytique comportant une augmentation de la valeur du trou anionique et l’élévation du rapport lactate/pyruvate. Quand l’emploi de metformine est mis en cause, la concentration plasmatique de ce médicament se révèle généralement supérieure à 5 µg/mL.
Chez les patients qui reçoivent du chlorhydrate de metformine, la fréquence déclarée d’acidose lactique est très faible (environ 0,03 cas par 1000 années-patients, et environ 0,015 décès par 1000 années-patients). Les cas rapportés ont principalement touché des diabétiques atteints d’insuffisance rénale notable, notamment de néphropathie et d’hypoperfusion rénale intrinsèques, souvent associée à des troubles médicaux ou chirurgicaux multiples et à l’emploi concomitant de plusieurs médicaments.
Le risque d’acidose lactique est plus élevé chez les patients atteints d’insuffisance cardiaque congestive nécessitant un traitement pharmacologique, surtout lorsque l’insuffisance est aiguë ou instable et entraîne un risque d’hypoperfusion ou d’hypoxémie. Le risque d’acidose lactique augmente avec la gravité du dysfonctionnement rénal et l’âge du patient. Chez le patient qui reçoit de la metformine, ce risque peut toutefois être considérablement atténué par une surveillance régulière de la fonction rénale et par l’emploi de la dose efficace la plus faible du médicament. Chez les patients âgés de ce groupe, il faut surveiller de près la fonction rénale pendant le traitement. Il ne faut pas entreprendre un traitement par la metformine chez les patients de 80 ans et plus, à moins que la mesure de la clairance de la créatinine ne montre que la fonction rénale n’est pas diminuée, étant donné que ces patients sont plus susceptibles de présenter une acidose lactique.
De plus, il faut interrompre sans délai l’administration de la metformine en présence de toute affection associée à une hypoxémie, à une déshydratation ou à un sepsis. Comme l’atteinte fonctionnelle hépatique peut se traduire par une diminution marquée de la capacité d’éliminer le lactate, il faut éviter d’administrer de la metformine en présence de signes cliniques d’hépatopathie ou de résultats d’analyses de laboratoire évoquant une telle affection.
Il faut conseiller au patient qui reçoit de la metformine d’éviter toute consommation excessive d’alcool aiguë ou chronique, car la prise d’alcool accentue les effets du chlorhydrate de metformine sur le métabolisme du lactate. En outre, il faut interrompre temporairement la prise de metformine avant tout examen radiologique avec injection intravasculaire de produit de contraste et avant toute intervention chirurgicale. Voir 2 Contre-indications.
L’installation de l’acidose lactique est souvent discrète et s’accompagne seulement de vagues symptômes comme des malaises, des myalgies, une détresse respiratoire, une somnolence accrue et une détresse abdominale non spécifique. Une acidose plus marquée peut être associée à une hypothermie, à une hypotension artérielle et à des bradyarythmies réfractaires. Le patient et son médecin devraient être conscients de la gravité éventuelle de tels symptômes, et le patient doit savoir qu’il doit immédiatement aviser son médecin de la survenue de ces symptômes. Il faut arrêter l’administration de la metformine jusqu’à ce que la situation ait été éclaircie. Le dosage des électrolytes sériques, des cétones, de la glycémie et, s’il y a lieu, la détermination du pH sanguin et le dosage du lactate, voire de la metformine sanguine, peuvent être utiles dans ces circonstances. Une fois l’état du patient stabilisé, peu importe la dose de metformine administrée, il est peu probable que les symptômes gastro-intestinaux, fréquents au début du traitement, soient liés au médicament. L’apparition plus tardive des symptômes gastro-intestinaux peut être due à une acidose lactique ou à une autre affection grave.
Chez les patients traités par la metformine, la présence d’une concentration plasmatique de lactate à jeun dépassant la limite supérieure de la normale, mais inférieure à 5 mmol/L, ne témoigne pas nécessairement d’une acidose lactique imminente et peut être imputable à d’autres causes, notamment à la mauvaise maîtrise du diabète, à l’obésité, à une activité physique vigoureuse ou à des problèmes techniques relatifs au traitement de l’échantillon. En l’absence de signes d’acidocétose (cétonurie ou cétonémie), la présence d’une acidose métabolique chez tout diabétique doit faire soupçonner celle d’une acidose lactique.
L’acidose lactique constitue une urgence médicale qui exige un traitement en milieu hospitalier. Il faut sans tarder interrompre la prise de metformine et appliquer les mesures de soutien générales en présence d’acidose lactique. Comme le chlorhydrate de metformine est dialysable (la vitesse d’élimination atteignant 170 mL/min dans des circonstances hémodynamiques favorables), il est recommandé de recourir sans délai à l’hémodialyse afin de corriger l’acidose et d’éliminer la metformine accumulée. Cette démarche permet souvent de renverser rapidement les symptômes et d’obtenir un rétablissement rapide. Voir 2 Contre-indications et 7 Mises en garde et précautions, Appareil cardiovasculaire, 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 7 Mises en garde et précautions, Fonction rénale.
Les médecins devraient expliquer aux patients comment reconnaître les symptômes pouvant indiquer la présence d’une acidose lactique. En cas d’acidose de tout type, il faut mettre fin à la prise de XIGDUO sans tarder.
Patients atteints de maladies mitochondriales connues ou soupçonnées : Chez les patients présentant une maladie mitochondriale connue, par exemple, le syndrome MELAS (Mitochondrial Encephalomyopathy with Lactic Acidosis and Stroke-like episodes [encéphalomyopathie mitochondriale accompagnée d’une acidose lactique et d’épisodes ressemblant à des accidents vasculaires cérébraux]) ou le syndrome MIDD (Maternally Inherited Diabetes and Deafness [diabète avec surdité de transmission maternelle]), la metformine n’est pas recommandée en raison du risque d’exacerbation de l’acidose lactique et de complications neurologiques susceptibles d’entraîner une aggravation de la maladie.
En présence de signes et de symptômes évocateurs d’un syndrome MELAS ou d’un syndrome MIDD après la prise de produits contenant de la metformine, y compris XIGDUO, l’arrêt immédiat de XIGDUO doit être envisagé et une évaluation diagnostique doit être effectuée rapidement.
Variation de l’état clinique chez les patients atteints de diabète de type 2 auparavant maîtrisé :
Un patient atteint de diabète de type 2 qui avait auparavant un bon équilibre glycémique avec XIGDUO et qui présente plus tard des anomalies dans les résultats des épreuves de laboratoire ou une maladie clinique (surtout si celle-ci est vague et mal définie) doit rapidement faire l’objet d’une évaluation afin de vérifier la présence de signes d’acidocétose ou d’acidose lactique. Parmi les évaluations recommandées, notons la mesure des électrolytes, des cétones sériques et de la glycémie, et si indiqué, la mesure du pH sanguin, des taux de lactate, de pyruvate et de metformine. En cas d’acidose de tout type, il faut mettre fin immédiatement au traitement par XIGDUO et prendre les mesures correctives qui s’imposent.
Perte de l’équilibre glycémique : Lorsqu’un patient dont la glycémie est stabilisée sous tout schéma antidiabétique subit un stress comme une fièvre, un traumatisme, une infection ou une intervention chirurgicale, une perte de l’équilibre glycémique peut survenir. Dans un tel cas, il peut s’avérer nécessaire d’interrompre la prise de metformine pour administrer temporairement de l’insuline. On pourra poursuivre l’emploi de XIGDUO une fois l’épisode aigu terminé.
Taux de vitamine B12 : Une altération de l'absorption de la vitamine B12 a été signalée chez certains patients traités par la metformine. La metformine réduit fréquemment les taux sériques de vitamine B12, ce qui peut entraîner une carence cliniquement significative en vitamine B12. Le risque de faibles taux de vitamine B12 augmente avec l'augmentation de la dose de metformine, la durée du traitement et/ou chez les patients présentant des facteurs de risque connus pour provoquer une carence en vitamine B12. Par conséquent, des mesures périodiques de la concentration sérique de la vitamine B12 sont recommandées chez les patients qui reçoivent un traitement de longue durée par XIGDUO.
Dans le cadre d’essais cliniques contrôlés d’une durée de 29 semaines, on a observé une baisse sous la normale de la concentration sérique de vitamine B12, auparavant normale, chez environ 7 % des participants qui prenaient de la metformine, sans relever de manifestations cliniques. Cependant, une telle baisse, probablement imputable à une altération de l’absorption de la vitamine par l’intermédiaire du facteur intrinsèque B12, est très rarement associée à l’anémie et semble céder rapidement à l’arrêt du traitement par la metformine ou à la prise de suppléments de vitamine B12. Il est conseillé d’évaluer les paramètres hématologiques tous les ans, ainsi que d’explorer et de traiter toute anomalie apparente chez le patient qui prend de la metformine. Il semble que certaines personnes (dont l’apport en vitamine B12 ou en calcium est insuffisant ou qui absorbent mal l’une de ces substances) soient prédisposées à une baisse du taux de vitamine B12 sous la normale.
Le traitement de longue durée par la metformine a été associé à une diminution du taux sérique de vitamine B12, ce qui peut entraîner une neuropathie périphérique. Des cas graves de neuropathie périphérique ont été signalés en lien avec le traitement par la metformine en présence d'une carence en vitamine B12. Voir 8.5 Effets indésirables observés après la commercialisation. La surveillance des taux sériques de vitamine B12 est recommandée. Voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire.
Le traitement à la metformine doit être poursuivi aussi longtemps qu'il est toléré et qu'il n'est pas contre-indiqué, et un traitement correctif approprié de la carence en vitamine B12 doit être mis en place conformément aux lignes directrices cliniques actuelles.
Appareil génito-urinaire
Dapagliflozine
Mycoses génitales : La dapagliflozine augmente le risque de mycose génitale, en particulier chez les patients qui ont des antécédents de mycoses génitales. Voir 8 Effets indésirables.
Infections des voies urinaires (y compris un urosepsis et une pyélonéphrite) : Le traitement par la dapagliflozine augmente le risque d’infection des voies urinaires. Voir 8 Effets indésirables. Des cas d’infections graves des voies urinaires nécessitant une hospitalisation, y compris un urosepsis et une pyélonéphrite, ont été signalés dans les rapports de pharmacovigilance chez des patients recevant la dapagliflozine. Il faut évaluer l’apparition de signes et de symptômes d’infection urinaire chez les patients et instaurer sans tarder un traitement, le cas échéant.
Fasciite nécrosante du périnée (gangrène de Fournier) : Des cas de fasciite nécrosante du périnée (gangrène de Fournier), une infection nécrosante rare mais grave et potentiellement mortelle nécessitant une intervention chirurgicale urgente, ont été signalés dans le cadre de la pharmacovigilance chez des femmes et des hommes atteints de diabète recevant des inhibiteurs du SGLT2, y compris la dapagliflozine. Les issues graves comprenaient, entre autres, l’hospitalisation, de multiples chirurgies et le décès.
Les patients traités par XIGDUO qui présentent une douleur ou une sensibilité au toucher, un érythème ou une enflure dans la région génitale ou périnéale, avec ou sans fièvre ou malaise, doivent faire l’objet d’une évaluation pour détecter la présence d’une fasciite nécrosante. Si une fasciite nécrosante est soupçonnée, l’utilisation de XIGDUO doit être interrompue et il faut instaurer sans tarder un traitement (y compris l’utilisation d’antibiotiques à large spectre et le débridement chirurgical, si nécessaire).
Système sanguin et lymphatique
Dapagliflozine
Hausse du taux d’hémoglobine et de l’hématocrite : Les valeurs moyennes du taux d’hémoglobine et de l’hématocrite ont augmenté chez les patients recevant la dapagliflozine, de même que le nombre de cas présentant des valeurs d’hémoglobine et d’hématocrite anormalement élevées. Voir 8 Effets indésirables.
XIGDUO doit être utilisé avec prudence chez les patients dont l’hématocrite est élevé.
Chlorhydrate de metformine
On a signalé des cas graves d’anémie hémolytique provoquée par la metformine, et certains ont eu une issue fatale. Voir 8.5 Effets indésirables observés après la commercialisation. Deux mécanismes ont été décrits pour expliquer le déclenchement de l’anémie hémolytique auto-immune par la metformine : la production d’anticorps dirigés contre le complexe érythrocyte-metformine et la production d’auto-anticorps. Il est recommandé de surveiller les paramètres hématologiques. Voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire.
Fonctions hépatique, biliaire et pancréatique
XIGDUO est contre-indiqué chez les patients présentant une insuffisance hépatique grave et il faut éviter de l’administrer en présence de signes cliniques ou de résultats d'analyses de laboratoire évoquant une maladie hépatique. Voir 2 Contre-indications.
Dapagliflozine
Des élévations du taux de transaminases hépatiques ont été observées chez les patients recevant la dapagliflozine dans les essais cliniques; un lien causal entre cette élévation et la dapagliflozine n’a toutefois pas été établi. L’exposition à la dapagliflozine est accrue chez les patients présentant une insuffisance hépatique grave. Voir 4 Posologie et administration et 10 Pharmacologie clinique.
Chlorhydrate de metformine
La metformine est contre-indiquée chez les patients présentant des signes cliniques ou des résultats d’analyses de laboratoire évoquant un trouble hépatique. Voir 2 Contre-indications. Une altération de la fonction hépatique a été associée à des cas d’acidose lactique.
Des cas graves de pancréatite ont été signalés chez des patients prenant de la metformine. Voir 8.5 Effets indésirables observés après la commercialisation. Ces cas sont survenus dans le contexte d’un surdosage aigu de metformine (voir 5 Surdose) ou chez des patients prenant des doses thérapeutiques de metformine et présentant une insuffisance rénale et/ou une acidose lactique concomitantes, ce qui est indicatif d’une accumulation de metformine.
Surveillance et examens de laboratoire
Glycémie et taux d’hémoglobine glyquée (HbA1c) : La glycémie à jeun et les taux d’HbA1c doivent être mesurés périodiquement afin d’évaluer la réponse au traitement par XIGDUO, dans le but de ramener ces concentrations à des valeurs s’approchant de la normale.
En raison du mode d’action de la dapagliflozine, les patients qui prennent ce médicament auront un test de glycosurie positif. Voir 9.7 Interactions médicament-examens de laboratoire.
Une surveillance accrue de la glycémie doit être envisagée lorsque XIGDUO est administré simultanément avec des agents cationiques qui sont excrétés par sécrétion tubulaire rénale, ou avec des médicaments entraînant une hyperglycémie ou une hypoglycémie, en particulier lors de l’instauration ou de l’arrêt du traitement par le ou les médicaments interférents. Voir 9.4 Interactions médicament-médicament, Agents cationiques.
Hématologie : La surveillance des paramètres hématologiques (p. ex. taux d’hémoglobine et hématocrite, et numération des érythrocytes) devrait être effectuée au départ puis périodiquement par la suite. L’anémie mégaloblastique est rarement associée à l’emploi de la metformine, mais il faut éliminer la possibilité d’une carence en vitamine B12 si l’on soupçonne la présence d’une telle anémie.
Une altération de l'absorption de la vitamine B12 a été signalée chez certains patients et un traitement de longue durée par la metformine a été associé à une réduction des taux sériques de vitamine B12. Il faut mesurer périodiquement les taux sériques de vitamine B12 chez les patients recevant un traitement de longue durée par la metformine, en particulier ceux qui présentent une anémie ou une neuropathie. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Taux de vitamine B12.
Une surveillance régulière du taux de thyréostimuline (TSH) est recommandée chez les patients présentant une hypothyroïdie. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Hypothyroïdie.
Fonction rénale : XIGDUO est contre-indiqué chez les patients atteints d’insuffisance rénale grave. Voir 2 Contre-indications et 4 Posologie et administration. La fonction rénale devrait être évaluée avant l’instauration du traitement par XIGDUO et régulièrement par la suite, et plus fréquemment chez les patients dont le TGFe descend à moins de 60 mL/min/1,73 m2.
La surveillance de la fonction rénale est requise avant et après l’instauration d’un traitement concomitant qui pourrait altérer la fonction rénale.
Baisse du volume intravasculaire : L’emploi de XIGDUO n’est pas recommandé chez les patients qui présentent une déplétion volémique. Il convient d’évaluer l’état volémique avant d’instaurer un traitement par XIGDUO, en particulier chez les patients à risque ainsi qu’en présence d’affections intercurrentes pouvant mener à une perte liquidienne (comme une maladie gastro-intestinale) chez les patients prenant déjà XIGDUO. Chez ces patients, une surveillance minutieuse de l’état volémique (p. ex. examen physique, mesures de la tension artérielle, épreuves de laboratoire, y compris l’hématocrite, le dosage des électrolytes sériques et les tests de la fonction rénale) est recommandée. En cas d’apparition d’une déplétion volémique, une interruption temporaire de l’administration de XIGDUO devrait être envisagée jusqu’à ce que la perte liquidienne soit corrigée.
Cholestérol LDL : Les taux de C-LDL doivent être mesurés au début du traitement par XIGDUO et à intervalles réguliers durant le traitement par XIGDUO par la suite en raison des hausses du C-LDL liées à la dose qui ont été observées pendant le traitement par la dapagliflozine.
Système nerveux
Chlorhydrate de metformine
Des cas graves d’encéphalopathie provoqués par la metformine ont été signalés. Voir 8.5 Effets indésirables observés après la commercialisation. Certains de ces cas ont été signalés sans association avec l’acidose lactique, l’hypoglycémie ou l’insuffisance rénale.
Considérations périopératoires
Il faut interrompre temporairement le traitement par XIGDUO chez les patients qui sont hospitalisés en raison d’une intervention chirurgicale majeure ou qui vont subir une intervention chirurgicale planifiée (à l’exception des interventions légères n’exigeant pas de restriction de l’apport liquidien ou alimentaire). Si possible, le traitement par XIGDUO devrait être interrompu 3 jours avant l’intervention chirurgicale et devrait être repris seulement lorsque les facteurs de risque d'acidocétose sont résolus, que le patient est cliniquement stable, que le patient a recommencé à se nourrir et que le bon fonctionnement des reins a été confirmé. Il est recommandé de surveiller l'apparition d’une acidocétose diabétique chez ces patients. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme et 4.1 Considérations posologiques
Fonction rénale
XIGDUO est contre-indiqué chez les patients présentant une insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2). Voir 2 Contre-indications.
Dapagliflozine
L’effet hypoglycémiant de XIGDUO diminue avec la baisse de la fonction rénale. La dapagliflozine est susceptible d’être inefficace pour améliorer l’équilibre glycémique chez les patients atteints de diabète de type 2 dont le TFGe est constamment inférieur à 45 mL/min/1,73 m2. La fonction rénale devrait être évaluée avant l’instauration du traitement par la dapagliflozine et régulièrement par la suite. Chez les patients dont le TFGe est inférieur à 60 mL/min/1,73 m2, une surveillance accrue des biomarqueurs glycémiques et rénaux ainsi que des signes et symptômes de dysfonctionnement rénal est recommandée.
Insuffisance rénale : L’instauration d’un traitement par la dapagliflozine pourrait augmenter temporairement la créatinine sérique et diminuer le TFGe de manière liée à la dose. Lors des études cliniques, des anomalies de la fonction rénale sont survenues après l’instauration du traitement par XIGDUO.
Des cas d’atteinte rénale aiguë, y compris d’insuffisance rénale aiguë, ont été rapportés chez des patients atteints de diabète de type 2 dans le cadre de la pharmacovigilance peu après l’instauration d’un traitement par XIGDUO. Les patients qui présentent une hypovolémie pourraient être plus susceptibles de présenter ces changements. Voir 8 Effets indésirables.
Avant d’instaurer un traitement par XIGDUO, il faut tenir compte des facteurs pouvant prédisposer les patients à une atteinte rénale aiguë, comme l’hypovolémie et les médicaments pris en concomitance (diurétiques et AINS). Envisager une interruption temporaire du traitement par XIGDUO dans tous les cas de réduction de l’apport alimentaire par voie orale (comme dans le cas d’une maladie aiguë ou d’un jeûne) ou de pertes liquidiennes (comme dans le cas d’une maladie gastro-intestinale ou d’une exposition excessive à la chaleur); surveiller les patients en vue de déceler les signes et les symptômes d’atteinte rénale aiguë. En cas d’atteinte rénale aiguë, cesser rapidement l’administration de XIGDUO et instaurer un traitement.
Chlorhydrate de metformine
On sait que la metformine est en grande partie excrétée par les reins et le risque d’accumulation de metformine et d’acidose lactique augmente en parallèle avec la gravité du dysfonctionnement rénal. Avant l'instauration du traitement par XIGDUO et pendant le traitement par XIGDUO, la fonction rénale devrait être évaluée pour vérifier qu’elle se situe dans la fourchette normale. Chez les personnes âgées, la dose de XIGDUO devrait être ajustée avec prudence afin d’établir la dose minimale requise pour obtenir un effet hypoglycémiant suffisant. Voir 4.2 Posologie recommandée et ajustement posologique, Personnes âgées.
Des précautions particulières doivent être prises lorsque la fonction rénale est susceptible de s’altérer, par exemple lors de la mise en route d’un traitement antihypertenseur ou diurétique, ainsi qu’au début d’un traitement par un AINS.
Emploi concomitant de médicaments pouvant entraîner une altération de la fonction rénale ou de l’élimination de la metformine : Il faut user de prudence si l’on emploie en concomitance des médicaments pouvant modifier la fonction rénale, entraîner une altération marquée des paramètres hémodynamiques ou encore nuire à l’élimination de la metformine, tels que les agents cationiques excrétés par sécrétion tubulaire rénale. Voir 9 Interactions médicamenteuses.
Examens radiologiques comportant l’emploi de produits de contraste iodés : Des examens d’imagerie avec injection intravasculaire de produits de contraste iodés (p. ex. urogramme intraveineux, cholangiographie intraveineuse, angiographie et tomodensitométrie avec produits de contraste) peuvent entraîner un dysfonctionnement rénal aigu et ont été associés à l’installation d’une acidose lactique chez des patients sous metformine. Voir 2 Contre-indications. Par conséquent, il faut suspendre temporairement l’administration de XIGDUO au moment ou avant de réaliser une telle injection et pendant les 48 heures qui suivent, pour ne reprendre le traitement qu’après une nouvelle évaluation de la fonction rénale et la confirmation du bon fonctionnement de l’appareil rénal.
Santé reproductive
Voir 2 Contre-indications, 7 Mises en garde et précautions, 7.1.1 Grossesse et 16 Toxicologie non clinique.
Fertilité
Il n’y a pas de données concernant l’effet de XIGDUO sur la fertilité humaine.
7.1 Populations particulières
7.1.1 Grossesse
XIGDUO est contre-indiqué pendant la grossesse. Voir 2 Contre-indications. Aucune étude adéquate et bien contrôlée n’a été menée pendant la grossesse avec XIGDUO ou ses composants individuels; par conséquent, l’innocuité de XIGDUO pendant la grossesse n’est pas connue. Lorsqu’une grossesse est détectée, il faut cesser le traitement par XIGDUO.
Dapagliflozine
Au cours de la période correspondant à la maturation rénale, qui a lieu au cours des deuxième et troisième trimestres chez l’humain, l’exposition maternelle à la dapagliflozine a été associée à une fréquence et/ou à une gravité accrues de la dilatation du bassinet et des tubules rénaux chez les petits dans des études effectuées chez le rat. Voir 16 Toxicologie non clinique.
Chlorhydrate de metformine
L’innocuité du chlorhydrate de metformine n’a pas été établie pendant la grossesse. Aucune étude adéquate et bien contrôlée n’a été menée sur l’utilisation de la metformine pendant la grossesse. La metformine ne s’est pas révélée tératogène chez le rat et le lapin à des doses pouvant atteindre 600 mg/kg/jour, ou environ deux fois la dose quotidienne maximale recommandée chez l’humain en fonction de la surface corporelle. La détermination des concentrations fœtales a mis en évidence une barrière placentaire partielle à la metformine. Étant donné que les études sur la reproduction animale ne reflètent pas toujours la réponse chez l’humain, la metformine est contre-indiquée pendant la grossesse. Voir 2 Contre-indications.
7.1.2 Allaitement
XIGDUO est contre-indiqué durant l’allaitement. Voir 2 Contre-indications. Aucune étude n’a été effectuée avec XIGDUO chez des animaux qui allaitent.
Dapagliflozine
Des études effectuées chez le rat ont montré l’excrétion de la dapagliflozine dans le lait. Une exposition directe et indirecte à la dapagliflozine chez de jeunes rats sevrés et à la fin de la gestation ont toutes deux été associées à une fréquence et/ou à une gravité accrues de la dilatation du bassinet et des tubules rénaux chez les petits, bien que les conséquences fonctionnelles à long terme de ces effets soient inconnues. Ces périodes d’exposition coïncident avec une période critique pour la maturation rénale chez le rat. Par conséquent, la dilatation du bassinet et des tubules rénaux associée à la dapagliflozine chez les jeunes rats pourrait indiquer qu’il existe un risque pour la maturation rénale chez l’humain, étant donné que celle-ci se poursuit durant les deux premières années de la vie. De plus, les effets négatifs sur le gain de poids corporel associés à l’exposition durant l’allaitement chez de jeunes rats sevrés laissent penser que la dapagliflozine devrait être évitée durant les deux premières années de la vie. Voir 16 Toxicologie non clinique.
Chlorhydrate de metformine
Chez des rates qui allaitent, les études montrent que la metformine est excrétée dans le lait et atteint des taux comparables à ceux observés chez les patients. Le chlorhydrate de metformine est également excrété dans le lait maternel humain en très petites quantités.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, aucune indication n’a été autorisée par Santé Canada chez les enfants et les adolescents.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : La metformine étant éliminée par les reins, XIGDUO doit être utilisé avec prudence à mesure que le patient vieillit étant donné que les personnes âgées sont plus susceptibles de présenter un ralentissement de la fonction rénale. Voir 7 Mises en garde et précautions, Fonction rénale.
Dapagliflozine
Au total, selon les données groupées de 21 études contrôlées et à double insu portant sur l’innocuité et l’efficacité cliniques de la dapagliflozine en vue d’améliorer l’équilibre glycémique chez les patients atteints de diabète de type 2, 2403 (26 %) des 9339 patients traités étaient âgés de 65 ans ou plus et 327 patients (3,5 %) étaient âgés de 75 ans ou plus. Après la prise en compte de la fonction rénale (TFGe), il n’y avait pas de preuves concluantes que l’âge constituait un facteur indépendant influençant l’efficacité. Aucun ajustement posologique n’est requis chez les sujets âgés de 65 ans ou plus. Toutefois, chez les sujets âgés de 65 ans ou plus, une proportion plus élevée de patients traités par la dapagliflozine ont présenté des effets indésirables liés à une déplétion volémique et à une atteinte ou à une insuffisance rénales comparativement aux patients qui ont reçu un placebo. Les manifestations indésirables liées à une atteinte ou à une insuffisance rénales qui ont été les plus fréquemment rapportées chez les patients âgés de 65 ans ou plus, quel que soit le groupe de traitement, ont été une baisse de la clairance rénale de la créatinine, une atteinte rénale et une hausse de la créatininémie.
Les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale. Voir 8 Effets indésirables.
Dans les études DAPA-HF et DAPA-CKD, l’innocuité était comparable chez les patients âgés de 65 ans et moins et chez ceux de plus de 65 ans. Dans l’étude DAPA-HF, 2714 patients (57 %) sur 4744 atteints d’ICFER étaient âgés de plus de 65 ans. Dans l’étude DAPA-CKD, 1818 patients (42 %) sur 4304 atteints de néphropathie chronique étaient âgés de plus de 65 ans.
Chlorhydrate de metformine
Les études cliniques contrôlées portant sur la metformine ne comptaient pas suffisamment de patients âgés pour pouvoir déterminer s’ils répondaient différemment au médicament par rapport aux patients plus jeunes; par ailleurs, d’autres rapports d’expérience clinique n’ont cerné aucune différence dans les réponses entre les patients âgés et les patients plus jeunes. Une partie substantielle de la dose de metformine administrée est excrétée par le rein et, parce que le risque d’effets indésirables graves associés au médicament est plus élevé chez les patients dont la fonction rénale est altérée, XIGDUO est contre-indiqué chez les patients atteints d’insuffisance rénale grave. Voir 2 Contre-indications. Étant donné que le vieillissement est associé à un déclin de la fonction rénale, XIGDUO doit être utilisé avec prudence chez les
personnes âgées et la fonction rénale doit faire l'objet d'une surveillance rigoureuse et régulière, car les patients âgés sont plus susceptibles de présenter une acidose lactique. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique et 7 Mises en garde et précautions, Surveillance et examens de laboratoire. Le traitement par XIGDUO ne doit pas être instauré chez les patients âgés de plus de 80 ans, à moins que leur fonction rénale ne soit pas significativement réduite (voir 1.2 Gériatrie). Il faut choisir minutieusement la dose en se fondant sur une surveillance rigoureuse et régulière de la fonction rénale. La dose de XIGDUO doit être ajustée avec prudence afin d’établir la dose minimale requise pour obtenir un effet hypoglycémiant suffisant et, en règle générale, les patients âgés ne devraient pas recevoir la dose maximale. Voir 4.2 Posologie recommandée et ajustement posologique, Personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Aucune étude clinique n’a été effectuée sur les comprimés XIGDUO (comprimés de dapagliflozine et de chlorhydrate de metformine). Une étude de bioéquivalence à quadruple permutation a montré que la dapagliflozine et la metformine contenues dans les comprimés XIGDUO avaient une biodisponibilité comparable à celle des deux composés administrés dans des comprimés distincts. Voir 10.3 Pharmacocinétique.
Dapagliflozine
Études cliniques sur la dapagliflozine et le chlorhydrate de metformine en vue d’améliorer l’équilibre glycémique
La fréquence globale des manifestations indésirables dans un ensemble de patients ayant participé à huit études de courte durée contrôlées par placebo sur la dapagliflozine administrée en concomitance avec de la metformine était de 70 % chez les patients traités par la dapagliflozine à 5 mg et la metformine, et de 60,3 % chez les patients traités par la dapagliflozine à 10 mg et la metformine, comparativement à 58,2 % chez les patients recevant un placebo et la metformine.
Les manifestations indésirables les plus fréquemment signalées pendant le traitement par la dapagliflozine à 5 mg et la metformine (≥ 5 %) étaient les mycoses génitales chez la femme (9,4 %), la rhinopharyngite (6,3 %), les infections des voies urinaires (6,1 %), la diarrhée (5,9 %) et les céphalées (5,4 %). Les manifestations indésirables les plus fréquemment signalées pendant le traitement par la dapagliflozine à 10 mg et la metformine (≥ 5 %) étaient les mycoses génitales chez la femme (9,3 %), les infections des voies urinaires (5,5 %) et la rhinopharyngite (5,2 %).
La proportion d'abandons de traitement en raison de manifestations indésirables chez les patients qui ont reçu de la dapagliflozine à 5 mg et de la metformine, et de la dapagliflozine à 10 mg et de la metformine a été de 2,0 % et 4,0 %, respectivement, comparativement à 3,3 % dans le groupe sous placebo et metformine. Les manifestations indésirables les plus fréquemment signalées ayant entraîné l'abandon du traitement et qui ont été rapportées chez plus d'un sujet traité par la dapagliflozine à 5 mg et la metformine étaient la tuberculose pulmonaire et le prurit, qui ont chacun été signalés chez deux sujets (0,5 %). Les manifestations indésirables les plus fréquemment signalées ayant entraîné l'abandon du traitement (apparues chez au moins deux sujets) dans le groupe de traitement par la dapagliflozine à 10 mg et la metformine ont été la diminution de la clairance rénale de la créatinine (0,2 %), l’augmentation du taux sanguin de créatinine (0,2 %), le dysfonctionnement rénal (0,7 %) et les infections des voies urinaires (0,2 %).
Étude sur les issues cardiovasculaires avec la dapagliflozine (DECLARE-TIMI 58)
La fréquence globale des manifestations indésirables graves (MIG) dans DECLARE-TIMI 58 a été de 34,1 % dans le groupe sous dapagliflozine et de 36,2 % dans le groupe sous placebo. Les MIG qui ont été les plus souvent rapportées étaient les suivantes : angine de poitrine instable (2,8 % pour la dapagliflozine vs 2,8 % pour le placebo), infarctus aigu du myocarde (2,7 % vs 2,3 %) et pneumonie (1,9 % vs 2,1 %). L’arrêt du médicament à l’étude en raison d’une MI a été signalé chez 8,1 % et 6,9 % des patients dans le groupe sous dapagliflozine et dans le groupe sous placebo, respectivement. Les manifestations qui ont le plus fréquemment entraîné l’arrêt du traitement étaient les suivantes : infection des voies urinaires (0,5 % vs 0,3 %), balanoposthite (0,3 % vs < 0,1 %) et pollakiurie (0,2 % vs 0,2 %).
Chlorhydrate de metformine
Acidose lactique : Très rare (< 1/10 000 et cas isolés). Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Acidose lactique et 5 Surdose).
Effets gastro-intestinaux : Très fréquents (> 1/10) : Les symptômes gastro-intestinaux (diarrhée, nausées, vomissements, ballonnement abdominal, flatulences et anorexie) sont les effets indésirables les plus souvent associés à l’emploi de la metformine et sont près de 30 % plus fréquents chez les patients qui reçoivent cet agent seul que chez ceux qui prennent un placebo, surtout au début du traitement. Ces symptômes sont généralement transitoires et disparaissent spontanément avec la poursuite du traitement.
Étant donné qu’une diarrhée et/ou des vomissements importants peuvent entraîner une déshydratation et une urémie prérénale, il faut interrompre temporairement le traitement par la metformine dans ces circonstances.
Chez les patients dont le diabète est stabilisé par la prise de metformine, les symptômes gastro-intestinaux non spécifiques ne devraient pas être attribués au traitement, sauf lorsqu’on a exclu une maladie intercurrente ou une acidose lactique.
Effets sur les sens : Fréquents (≥ 1/100) : perturbation du goût, c.-à-d. goût métallique.
Réactions dermatologiques : Très rares (< 1/10 000 et cas isolés) : Les cas de réactions cutanées comme l’érythème, le prurit et l’urticaire sont très rares.
Effets hématologiques : Au cours d’essais cliniques contrôlés d’une durée de 29 semaines, environ 9 % des patients sous metformine en monothérapie ont présenté un taux sérique de vitamine B12 inférieur à la normale, sans relever de symptômes; par contre, le taux sérique d’acide folique n’avait pas diminué de façon significative. Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme. Cinq cas d’anémie mégaloblastique ont été signalés en lien avec la prise de metformine, mais aucune hausse de l’incidence de neuropathie n’a été observée.
D’après les données issues des essais cliniques et de la pharmacovigilance, une baisse ou une carence en vitamine B12 pendant la prise de metformine était fréquente. On recommande de tenir compte de la possibilité d’une telle étiologie en cas d’anémie mégaloblastique.
Effets hépatiques : Très rares (< 1/10 000 et cas isolés) : On a signalé des cas d’anomalies dans les tests de la fonction hépatique et d’hépatite qui se sont résorbés après l’arrêt du traitement par metformine.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Dapagliflozine et chlorhydrate de metformine
Les données tirées d’un ensemble prédéfini de huit études de courte durée contrôlées par placebo sur la dapagliflozine administrée en concomitance avec de la metformine à libération immédiate ou à libération prolongée ont été utilisées pour évaluer l’innocuité. Ces données reflètent l'exposition de 1393 patients à la dapagliflozine et à la metformine (410 patients traités par 5 mg de dapagliflozine et la metformine, 983 patients traités par 10 mg de dapagliflozine et la metformine), pour une durée d’exposition moyenne globale de 158,7 jours (exposition de 159,6 jours à 5 mg de dapagliflozine et à la metformine, exposition de 158,3 jours à 10 mg de dapagliflozine et à la metformine). Le tableau 2 présente les effets indésirables fréquents associés à l’utilisation de dapagliflozine et de metformine.
Tableau 2 Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées chez ≥ 2 % des patients traités par la dapagliflozine à 5 mg ou à 10 mg et la metformine et plus fréquemment que chez les patients sous metformine + placebo (période de traitement à double insu de courte durée de 24 semaines)
Pourcentage de patients
Ensemble de huit études contrôlées par placebo
Organe ou système
Manifestation indésirable
Dapagliflozine à 5 mg + metformine N = 410 | Dapagliflozine à 10 mg + metformine N = 983 |
Metformine + placebo N = 1185
Troubles gastro-intestinaux
Constipation
| 2,9 | 1,9 |
1,6
Nausées
| 3,9 | 2,6 |
2,0
Diarrhée
| 5,9 | 4,2 |
5,6
Infections et infestations
Grippe
| 4,1 | 2,6 |
2,4
Rhinopharyngite
| 6,3 | 5,2 |
5,9
Infection des voies urinaires€
| 6,1 | 5,5 |
3,6
Pharyngite
| 2,7 | 1,5 |
1,1
Mycose génitale ‒ femmesλ
| 9,4 | 9,3 |
1,5
Mycose génitale ‒ hommes¥
| 4,3 | 3,6 |
0
Pourcentage de patients
Ensemble de huit études contrôlées par placebo
Organe ou système
Manifestation indésirable
Dapagliflozine à 5 mg + metformine N = 410 | Dapagliflozine à 10 mg + metformine N = 983 |
Metformine + placebo N = 1185
Troubles du métabolisme et de la nutrition
Dyslipidémie
| 2,7 | 1,5 |
1,4
Troubles musculo-
squelettiques et du tissu conjonctif
Maux de dos
| 3,4 | 2,5 |
3,2
Troubles du système nerveux
Céphalées
| 5,4 | 3,3 |
2,8
Étourdissements
| 3,2 | 1,8 |
2,2
Troubles rénaux et urinaires
Dysurie
| 2,2 | 1,6 |
1,1
Augmentation des mictions±
| 2,4 | 2,6 |
1,4
Troubles respiratoires, thoraciques et
médiastinaux
Toux
| 3,2 | 1,4 |
1,9 € Le terme infection des voies urinaires inclut les termes privilégiés suivants, énumérés par ordre de fréquence : infection des voies urinaires, cystite, urétrite, prostatite et pyélonéphrite. λ Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les femmes : mycose vulvovaginale, infection vaginale, infection génitale, vulvovaginite, infection fongique génitale, candidose vulvovaginale, abcès vulvaire, candidose génitale et vaginite bactérienne (Nombre pour les femmes : dapagliflozine à 5 mg = 223, dapagliflozine à 10 mg = 430, placebo = 534).
¥ Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les hommes : balanite, infection fongique génitale, balanite à Candida, candidose génitale, infection génitale, posthite et balanoposthite (Nombre pour les hommes : dapagliflozine à 5 mg = 187, dapagliflozine à 10 mg = 553, placebo = 651).
± Le terme augmentation des mictions inclut les termes privilégiés suivants, énumérés par ordre de fréquence : pollakiurie, polyurie, augmentation du débit urinaire.
Dapagliflozine
Trois grands groupes de patients ont été utilisés pour évaluer les effets indésirables de la dapagliflozine à 5 mg et à 10 mg par rapport à un agent de comparaison, deux groupes de patients qui ont participé aux études contrôlées par placebo et un plus vaste groupe de sujets qui ont participé aux études contrôlées par placebo et par agent actif. De plus, les effets indésirables ont été évalués avec la dapagliflozine à 10 mg par rapport au placebo dans une étude consacrée sur les issues CV (DECLARE-TIMI 58).
Études contrôlées par placebo sur la dapagliflozine à 5 mg et à 10 mg : Le premier ensemble regroupait des patients de 12 études contrôlées par placebo d'une durée de 12 à 24 semaines. Dans quatre études, la dapagliflozine a été utilisée en monothérapie et dans huit études, comme traitement d'appoint à un traitement antidiabétique de fond ou en traitement d'association avec la metformine. Ces données reflètent l'exposition de 2338 patients à la dapagliflozine, la durée moyenne d'exposition étant de 21 semaines. Les patients ont reçu un placebo (n = 1393), de la dapagliflozine à 5 mg (n = 1145) ou de la dapagliflozine à 10 mg (n = 1193) une fois par jour.
Groupe de 13 études contrôlées par placebo sur la dapagliflozine à 10 mg : L'innocuité et la tolérabilité de la dapagliflozine à 10 mg ont également été évaluées dans un plus vaste ensemble d'études contrôlées par placebo. Cet ensemble regroupait 13 études contrôlées par placebo, dont trois études sur la monothérapie, neuf études sur le traitement d’appoint à un traitement antidiabétique de fond et une étude sur une association initiale avec de la metformine. Dans le cadre de ces 13 études, 2360 patients ont été traités une fois par jour par la dapagliflozine à 10 mg, la durée moyenne d'exposition étant de 22 semaines.
Études contrôlées par placebo et par agent actif : Le troisième groupe de patients provenait de 21 études contrôlées par placebo et par agent actif qui ont été utilisées pour évaluer et présenter les données concernant les affections malignes et les résultats aux tests de la fonction hépatique. Dans ce groupe, 5936 patients ont été traités par la dapagliflozine et 3403 ont reçu un traitement par agent de comparaison (en monothérapie ou en association avec d'autres antidiabétiques).
Étude sur les issues cardiovasculaires (DECLARE-TIMI 58) : L’innocuité et la tolérabilité de la dapagliflozine à 10 mg, comme traitement d’appoint au traitement de référence, ont également été évaluées dans une étude consacrée sur les issues CV menée chez des patients adultes atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie cardiovasculaire établie. Dans cette étude, 8574 patients ont reçu la dapagliflozine à 10 mg et 8569, un placebo pour une période moyenne d’exposition de 42 mois.
Les manifestations indésirables relevées dans l'analyse groupée des 12 études contrôlées par placebo qui ont été rapportées chez ≥ 2 % des patients traités par la dapagliflozine à 5 mg ou à 10 mg et qui sont survenues plus fréquemment que chez les patients sous placebo sont présentées au tableau 3.
Tableau 3 Manifestations indésirables rapportées chez ≥ 2 % des patients traités par la dapagliflozine à 5 mg ou à 10 mg et plus fréquemment que chez les patients sous placebo
Pourcentage de patients
Données groupées de 12 études contrôlées par placebo
Organe ou système
Terme privilégié
Dapagliflozine à 5 mg N = 1145 | Dapagliflozine à 10 mg N = 1193 |
Placebo N = 1393
Troubles gastro-intestinaux
Constipation
| 2,2 | 1,9 |
1,5
Nausées
| 2,8 | 2,5 |
2,4
Infections et infestations
Grippe
| 2,7 | 2,3 |
2,3
Rhinopharyngite
| 6,6 | 6,3 |
6,2
Mycose génitale ‒ femmes†
| 8,4 | 6,9 |
1,5
Mycose génitale ‒ hommes‡
| 2,8 | 2,7 |
0,3
Infection des voies urinaires§
| 5,7 | 4,3 |
3,7
Troubles du métabolisme et de la nutrition
Dyslipidémie
| 2,1 | 2,5 |
1,5
Troubles musculo-squelettiques et du tissu conjonctif
Maux de dos
| 3,1 | 4,2 |
3,2
Douleur aux extrémités
| 2,0 | 1,7 |
1,4
Troubles rénaux et urinaires
Augmentation des mictions¶
| 2,9 | 3,8 |
1,7
Douleur à la miction
| 1,6 | 2,1 |
0,7 † Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les femmes : mycose vulvovaginale, infection vaginale, candidose vulvovaginale, vulvovaginite, infection génitale, candidose génitale, infection fongique génitale, vulvite, infection des voies génito-urinaires, abcès vulvaire et vaginite bactérienne (Nombre pour les femmes : dapagliflozine à 5 mg = 581, dapagliflozine à 10 mg = 598, placebo = 677).
‡ Le terme mycose génitale inclut les termes privilégiés suivants, énumérés par ordre de fréquence chez les hommes : balanite, infection fongique génitale, balanite à Candida, candidose génitale, infection génitale masculine, infection pénienne, balanoposthite, balanoposthite infectieuse, infection génitale, posthite (Nombre pour les hommes : dapagliflozine à 5 mg = 564, dapagliflozine à 10 mg= 595, placebo = 716).
§ Le terme infection des voies urinaires inclut les termes privilégiés suivants, énumérés par ordre de fréquence : infection des voies urinaires, cystite, infection des voies urinaires à Escherichia, infection des voies génito-urinaires, pyélonéphrite, trigonite, urétrite, infection rénale et prostatite. ¶ Le terme augmentation des mictions inclut les termes privilégiés suivants, énumérés par ordre de fréquence : pollakiurie, polyurie, augmentation du débit urinaire.
D’autres manifestations indésirables observées chez ≥ 5 % des patients traités par la dapagliflozine et plus souvent que chez les patients du groupe placebo/agent de comparaison et rapportées chez au moins trois patients traités par la dapagliflozine à 5 mg ou à 10 mg sont décrites ci-dessous selon le schéma thérapeutique.
Tableau 4 Manifestations indésirables rapportées chez ≥ 5 % des patients traités par la dapagliflozine à 5 mg ou à 10 mg et plus fréquemment que chez les patients recevant un placebo/agent de comparaison et signalées chez au moins trois patients traités par la dapagliflozine à 5 mg ou à 10 mg
Schéma thérapeutique
Manifestation indésirable (terme
privilégié)
Nombre (%) de patients
Dapagliflozine
à 5 mg
Dapagliflozine
à 10 mg
Placebo/agent de comparaison
Monothérapie N = 132 N = 146 N = 75
Diarrhée 8 (6,1) 4 (2,7) 1 (1,3)
Infection des voies respiratoires
supérieures
2 (1,5) 9 (6,2) 1 (1,3)
Arthralgie 8 (6,1) 7 (4,8) 1 (1,3)
Céphalées 12 (9,1) 13 (8,9) 5 (6,7)
Appoint à la metformine N = 137 N = 135 N = 137
Diarrhée 5 (3,6) 10 (7,4) 7 (5,1)
Céphalées 10 (7,3) 11 (8,1) 6 (4,4)
Appoint à la metformine
comparativement au glipizide
Dapagliflozine (toute dose)
N = 406
N = 408
Céphalées 21 (5,2) 17 (4,2)
Description de certains effets indésirables1
Déplétion volémique et hypotension : Des effets liés à une déplétion volémique (entre autres, la déshydratation, l’hypovolémie, l’hypotension orthostatique et l’hypotension) ont été signalés chez 0,6 %, 0,8 % et 0,4 % des patients ayant reçu, respectivement, la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo lors des 12 essais de courte durée contrôlés par placebo. Des effets indésirables graves sont survenus chez ≤ 0,2 % des patients dans le cadre des 21 études contrôlées par placebo et par agent actif, et ils étaient également répartis entre la dapagliflozine à 10 mg et le traitement de comparaison.
1Selon l’évaluation médicale (incluant la plausibilité biologique/le mode d’action) des manifestations indésirables rapportées chez < 2 % des sujets dans l’ensemble de données groupées de 12 études contrôlées par placebo.
Les mesures de la tension artérielle en fonction de la position ont révélé une hypotension orthostatique chez 13,1 % des patients traités par la dapagliflozine à 10 mg, comparativement à 11,3 % chez les patients sous placebo pendant la période de traitement de 24 semaines. De plus, dans deux études menées chez des patients atteints de diabète de type 2 et d'hypertension, les mesures de la tension artérielle en fonction de la position ont révélé une hypotension orthostatique chez 3,2 % des patients traités par la dapagliflozine à 10 mg, comparativement à 1,7 % des patients sous placebo dans les deux études pendant la période de traitement de 12 semaines.
Mycoses génitales : Des cas de mycose génitale ont été rapportés chez 5,7 % (65/1145), 4,8 % (57/1193) et 0,9 % (12/1393) des patients qui ont reçu la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo, respectivement, dans l’ensemble des 12 études de courte durée contrôlées par placebo. Les mycoses ont été rapportées plus souvent chez les femmes (8,4 % [49/581] et 6,9 % [41/598] sous dapagliflozine à 5 mg et à 10 mg, respectivement, vs 1,5 % [10/677] sous placebo) que chez les hommes (2,8 % [16/564] et 2,7 % [16/595] sous dapagliflozine à 5 mg et à 10 mg, respectivement, vs 0,3 % [2/716] sous placebo). Les infections génitales les plus fréquemment signalées étaient les mycoses vulvovaginales chez les femmes et la balanite chez les hommes (voir le tableau 3).
Les patients qui avaient des antécédents de mycoses génitales récurrentes étaient plus susceptibles de présenter une infection génitale au cours de l'étude que les patients qui n'avaient pas ce genre d'antécédents (23,1 % [3/13], 25,0 % [3/12] et 10,0 % [1/10] contre 5,9 % [60/1013], 5,0 % [53/1053] et 0,8 % [10/1247] sous dapagliflozine à 5 mg, dapagliflozine à 10 mg et le placebo, respectivement).
Infections des voies urinaires : Des cas d’infection des voies urinaires (IVU) ont été rapportés chez 5,7 % (65/1145), 4,3 % (51/1193) et 3,7 % (52/1393) des patients qui ont reçu la dapagliflozine à 5 mg, la dapagliflozine à 10 mg et un placebo, respectivement, dans l'ensemble des 12 études de courte durée contrôlées par placebo. Les infections ont été rapportées plus souvent chez les femmes (9,6 % [56/581] et 7,7 % [46/598] sous dapagliflozine à 5 mg et à 10 mg, respectivement, vs 6,6 % [45/677] sous placebo) que chez les hommes (1,6 % [9/564] et 0,8 % [5/595] sous dapagliflozine à 5 mg et à 10 mg, respectivement vs 1,0 % [7/716] sous placebo).
On a pu obtenir des données sur le traitement à long terme pour 9 des 13 études contrôlées par placebo sur la dapagliflozine à 10 mg (la durée moyenne du traitement étant de 439,5 jours pour la dapagliflozine à 10 mg et de 419,0 jours pour le placebo). Des 174 patients traités par la dapagliflozine à 10 mg ayant contracté une infection, 135 (77,6 %) en ont eu seulement une et 11 (6,3 %), trois ou plus. Des 121 patients sous placebo ayant contracté une infection, 94 (77,7 %) en ont eu seulement une et 12 (9,9 %), trois ou plus.
Dans l'ensemble des 13 études de courte durée contrôlées par placebo, les patients qui avaient des antécédents d'infection récurrente des voies urinaires étaient plus susceptibles de contracter une infection des voies urinaires (6,0 % [26/436] des patients ayant des antécédents d'infection et traités par la dapagliflozine à 10 mg et 5,9 % [24/407] des patients ayant des antécédents d'infection et recevant le placebo) au cours de l'étude que ceux qui n'avaient pas ce type d'antécédents (4,4 % [84/1924] sous dapagliflozine à 10 mg et 3,0 % [57/1888] sous placebo).
Hypoglycémie : La fréquence des épisodes d’hypoglycémie dépendait du type de traitement de fond utilisé dans chaque étude (voir le tableau 5). Dans les études sur la dapagliflozine en traitement d'appoint à l’insuline, les taux d'hypoglycémie ont été plus élevés sous la dapagliflozine que sous placebo. Voir 7 Mises en garde et précautions.
Tableau 5 Fréquence des épisodes majeurs* et mineurs† d’hypoglycémie dans les études contrôlées par placebo
Dapagliflozine à
5 mg
Dapagliflozine à
10 mg
Placebo
Appoint à la metformine
(24 semaines)
N = 137 N = 135 N = 137
Majeur, [n (%)] 0 0 0
Mineur, [n (%)] 2 (1,5) 1 (0,7) 0
Appoint à la metformine vs
glipizide (témoin actif)
(52 semaines)
- N = 406 N = 408
Majeur, [n (%)] - 0 3 (0,7)
Mineur, [n (%)] - 7 (1,7) 147 (36,0)
Appoint à la metformine et à une
sulfonylurée (24 semaines)
- N = 109 N = 109
Majeur, [n (%)] - 0 0
Mineur, [n (%)] - 14 (12,8) 4 (3,7)
Appoint à la sitagliptine seule ou
avec la metformine (24 semaines)
- N = 225 N = 226
Majeur, [n (%)] - 1 (0,4) 0
Mineur, [n (%)] - 4 (1,8) 3 (1,3)
Appoint à l’insuline avec ou sans
autre antidiabétique oral
(24 semaines)‡
N = 212 N = 196 N = 197
Majeur, [n (%)] 1 (0,5) 1 (0,5) 1 (0,5)
Mineur, [n (%)] 92 (43,4) 79 (40,3) 67 (34,0)
Étude sur les issues CV (exposition moyenne de 42 mois)§
Tous les patients - N = 8574 N = 8569
Majeur, [n (%)] - 58 (0,7) 83 (1,0)
Mineur, [n (%)] - Non colligée Non colligée
Patients sous insulinothérapie - N = 4177 N = 4606
Majeur, [n (%)] - 52 (1,2) 64 (1,4)
Patients traités par une
sulfonylurée
- N = 4118 N = 4521
Majeur, [n (%)] - 14 (0,3) 23 (0,5) * Les épisodes majeurs d’hypoglycémie étaient définis comme des épisodes symptomatiques nécessitant une aide externe (tiers) en raison d’une altération grave de la conscience ou du comportement et caractérisés par une glycémie capillaire ou plasmatique < 3 mmol/L et un rétablissement rapide après l’administration de glucose ou de glucagon.
† Les épisodes mineurs d’hypoglycémie étaient définis comme des épisodes symptomatiques caractérisés par une glycémie capillaire ou plasmatique < 3,5 mmol/L sans égard au besoin d'une aide externe ou par une glycémie capillaire ou plasmatique < 3,5 mmol/L asymptomatique qui ne répondait pas aux critères d’épisode majeur d’hypoglycémie.
§ Les patients recevaient un traitement au moment des épisodes.
Traitement d’appoint à la metformine : Dans les études sur la dapagliflozine en traitement d’appoint à la metformine, on n’a rapporté aucun épisode majeur d’hypoglycémie. Dans ces études, la fréquence des épisodes mineurs d’hypoglycémie était semblable (< 5 %) dans tous les groupes, y compris les groupes placebo.
Dans une étude sur le traitement d’appoint à la metformine comparant la dapagliflozine au glipizide pendant une période allant jusqu’à 104 semaines, il y a eu trois (0,7 %) épisodes majeurs d’hypoglycémie chez les patients traités par le glipizide et la metformine et il n’y en a eu aucun chez les patients traités par la dapagliflozine et la metformine. Des épisodes mineurs d’hypoglycémie ont été rapportés chez 2,5 % des patients traités par la dapagliflozine et la metformine et chez 42,4 % des patients traités par le glipizide et la metformine.
Traitement d’appoint à une metformine et à une sulfonylurée : Dans l’étude sur le traitement d’appoint à l’association de metformine et d’une sulfonylurée d’une durée allant jusqu’à 52 semaines, aucun épisode majeur d’hypoglycémie n’a été signalé. Des épisodes mineurs d'hypoglycémie ont été signalés chez 15,6 % des patients traités par la dapagliflozine à 10 mg plus de la metformine et une sulfonylurée et chez 4,6 % des patients recevant le placebo plus de la metformine et une sulfonylurée.
Traitement d’appoint à la sitagliptine seule ou avec la metformine : Dans une étude sur la dapagliflozine à 10 mg en traitement d’appoint à la sitagliptine (avec ou sans metformine) d’une durée allant jusqu’à 48 semaines, un épisode majeur d’hypoglycémie a été rapporté chez un patient traité par la dapagliflozine à 10 mg et la sitagliptine (sans metformine). Des épisodes mineurs d’hypoglycémie ont été signalés chez 2,2 % et 1,3 % des patients traités par la dapagliflozine à 10 mg ou recevant un placebo en ajout à la sitagliptine (avec ou sans metformine), respectivement.
Traitement d'appoint à l'insuline : À la semaine 104, des épisodes majeurs d'hypoglycémie ont été rapportés chez 1,4 %, 1,0 % et 0,5 % des patients recevant respectivement la dapagliflozine à 5 mg et à 10 mg ou un placebo en traitement d'appoint à l'insuline. Des épisodes mineurs d'hypoglycémie ont été rapportés chez 52,8 %, 53,1 % et 41,6 % des patients recevant respectivement la dapagliflozine à 5 mg et à 10 mg ou un placebo en traitement d'appoint à l'insuline. Dans deux autres études qui comprenaient également une forte proportion de patients recevant de l’insuline en traitement de fond (seule ou en association avec un ou plusieurs antidiabétiques oraux) (voir 14 Études cliniques), le taux d'épisodes mineurs d'hypoglycémie était également plus élevé chez les patients sous dapagliflozine à 10 mg que chez les patients sous placebo.
Étude sur les issues CV (DECLARE-TIMI 58) : Des épisodes majeurs d’hypoglycémie ont été rapportés chez 58 patients (0,7 %) traités par la dapagliflozine à 10 mg et chez 83 patients (1,0 %) recevant un placebo. Des épisodes majeurs d’hypoglycémie ont été rapportés chez 52 patients (1,2 %) traités par la dapagliflozine à 10 mg en appoint à l’insuline et chez 64 patients (1,4 %) recevant un placebo en appoint à l’insuline. Des épisodes majeurs d’hypoglycémie ont été rapportés chez 14 patients (0,3 %) traités par la dapagliflozine en appoint à une sulfonylurée et chez 23 patients (0,5 %) recevant un placebo en appoint à une sulfonylurée. Des épisodes majeurs d’hypoglycémie menant à l’hospitalisation sont survenus chez 13 patients (0,2 %) traités par la dapagliflozine et chez 22 patients (0,3 %) recevant un placebo.
Patients présentant une insuffisance rénale : L'innocuité a également été évaluée dans une étude menée expressément auprès de patients diabétiques présentant une insuffisance rénale modérée (TFGe ≥ 30 à < 60 mL/min/1,73 m2). À la semaine 52, la dapagliflozine était associée à des variations du TFGe moyen par rapport au départ (TFGe : dapagliflozine à 5 mg : -2,08 mL/min/1,73 m2, dapagliflozine à 10 mg : -4,46 mL/min/1,73 m2 et placebo : -2,58 mL/min/1,73 m2). À la semaine 104, ces variations persistaient (TFGe : dapagliflozine à 5 mg : –1,71 mL/min/1,73 m2, dapagliflozine à 10 mg : -3,50 mL/min/1,73 m2 et placebo : -2,38 mL/min/1,73 m2). Avec la dapagliflozine à 5 mg et à 10 mg, ces réductions du TFGe étaient évidentes la première semaine, alors que chez les patients recevant le placebo, le TFGe amorçait un lent déclin continu jusqu'à la semaine 104.
Acidocétose diabétique : Des cas d’acidocétose diabétique, une affection grave menaçant le pronostic vital et nécessitant une hospitalisation en urgence, ont été signalés chez des patients atteints de diabète de type 2 traités par la dapagliflozine et par d’autres inhibiteurs du SGLT2. Certains cas d’acidocétose diabétique ont été mortels. XIGDUO n’est pas indiqué et ne doit pas être utilisé chez les patients atteints de diabète de type 1. Dans certains cas, le tableau clinique de la maladie était atypique, la glycémie n’affichant qu’une hausse modérée (< 13,9 mmol/L (250 mg/dL). Voir 7 Mises en garde et précautions, Système endocrinien et métabolisme.
Étude sur les issues cardiovasculaires (DECLARE-TIMI 58)
L’étude DECLARE-TIMI 58 a été réalisée pour évaluer l’innocuité et la tolérabilité de la dapagliflozine à 10 mg (n = 8574) vs le placebo (n = 8569) chez des patients adultes atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie cardiovasculaire établie. La durée moyenne d’exposition a été de 42 mois. Au total, il y a eu 30 623 années-patients d’exposition à la dapagliflozine. Les variables de l’évaluation de l’innocuité recueillies dans l’étude DECLARE-TIMI 58 comprenaient ce qui suit : manifestations indésirables graves (MIG), manifestations indésirables ayant entraîné l’arrêt du médicament à l’étude (AME), événements CV, événements d’amputation, événements d’acidocétose diabétique et manifestations indésirables d’intérêt particulier. Les manifestations indésirables d’intérêt particulier étaient les suivantes : tumeurs malignes, manifestations hépatiques, épisodes majeurs d’hypoglycémie, fractures, manifestations rénales, symptômes de déplétion volémique, réactions d’hypersensibilité, infections des voies urinaires et infections génitales.
Des manifestations liées à la déplétion volémique ont été signalées chez 2,5 % des patients du groupe sous dapagliflozine et chez 2,4 % des patients du groupe sous placebo. Des manifestations indésirables graves (MIG) liées à la déplétion volémique ont été rapportées chez 0,9 % des patients du groupe sous dapagliflozine et chez 0,8 % des patients du groupe sous placebo. Chez les patients ayant un TFGe < 60 mL/min/1,73 m2 au départ, des MIG ont été rapportées chez 3,1 % des patients du groupe sous dapagliflozine et chez 2,0 % des patients du groupe sous placebo. Chez les patients de 65 ans ou plus, des MIG ont été signalées chez 1,3 % des patients du groupe sous dapagliflozine et chez 1,1 % des patients du groupe sous placebo.
Des manifestations liées à une infection génitale et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 0,9 % des patients du groupe sous dapagliflozine et chez < 0,1 % des patients du groupe sous placebo. Des MIG liées à une infection génitale sont apparues chez 2 patients (< 0,1 %) dans chacun des groupes sous dapagliflozine et sous placebo.
Des manifestations liées à une infection des voies urinaires et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 0,7 % des patients du groupe sous dapagliflozine et chez 0,4 % des patients du groupe sous placebo. Des MIG liées à une infection des voies urinaires sont apparues chez 0,9 % des patients du groupe sous dapagliflozine et chez 1,3 % des patients du groupe sous placebo. Chez les patients de 75 ans ou plus, des manifestations liées à une infection des voies urinaires et ayant entraîné l’arrêt du médicament à l’étude sont survenues chez 1,7 % des patients du groupe sous dapagliflozine et chez 0,4 % des patients du groupe sous placebo. Des MIG liées à une infection des voies urinaires sont apparues chez 2,0 % des patients du groupe sous dapagliflozine et chez 1,4 % des patients du groupe sous placebo.
Des manifestations confirmées d’acidocétose diabétique ont été signalées chez 27 patients (0,3 %) du groupe sous dapagliflozine à 10 mg et chez 12 patients (0,1 %) du groupe sous placebo (0,04 et 0,09 manifestation par 100 années-patients, respectivement). Les manifestations étaient réparties de manière égale pendant toute la durée de l’étude. Parmi les 27 patients du groupe sous dapagliflozine qui ont présenté une acidocétose diabétique, 22 recevaient de l’insuline en concomitance au moment de la manifestation.
Des manifestations rénales (p. ex. diminution de la clairance rénale de la créatinine, insuffisance rénale, hausse de la créatininémie et diminution du taux de filtration glomérulaire) ont été signalées chez 4,9 % des patients du groupe sous dapagliflozine et chez 6,1 % des patients du groupe sous placebo.
Des manifestations liées à une lésion rénale aiguë ont été signalées chez 1,5 % des patients du groupe sous dapagliflozine et chez 2,0 % des patients du groupe sous placebo. Des MIG de nature rénale sont survenues chez 0,9 % des patients du groupe sous dapagliflozine et 1,6 % des patients du groupe sous placebo.
Des manifestations liées à des fractures sont survenues chez 7,4 % des patients de 75 ans ou plus du groupe sous dapagliflozine et chez 5,8 % des patients de 75 ans ou plus du groupe sous placebo.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Trouble gastro-intestinal : sécheresse buccale
Examens : perte de poids
Troubles du métabolisme et de la nutrition : déshydratation, hypotension, soif Troubles rénaux et urinaires : diminution du taux de filtration glomérulaire, nycturie Troubles de l’appareil reproducteur et des seins : prurit génital, prurit vulvovaginal
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Résultats d’études cliniques
Dapagliflozine
Augmentations de la créatininémie et du taux d'azote uréique sanguin et diminution du TFGe : Dans l'ensemble de données de 13 études contrôlées par placebo, chez les patients traités par la dapagliflozine, le TFGe moyen a diminué la première semaine, puis a augmenté pour ensuite revenir graduellement vers les valeurs de TFGe initiales à la semaine 24. Les variations de la créatininémie par rapport aux valeurs initiales concordaient avec celles du TFGe. La créatininémie moyenne a augmenté la première semaine pour ensuite diminuer puis revenir vers sa valeur initiale à la semaine 24. Il y a eu de faibles hausses de l’azote uréique sanguin. Les taux moyens d’azote uréique sanguin ont augmenté la première semaine et sont demeurés stables jusqu’aux semaines 24 et 102.
Tableau 6 Variation moyenne de la créatininémie et du TFGe aux semaines 1 et 24 par rapport aux valeurs initiales
| Semaine de l’étude/ Groupe de traitement | Semaine 1* | Semaine 24* | ||
Dapagliflozine à 10 mg | Placebo | Dapagliflozine à 10 mg | Placebo | |
| Créatininémie, μmol/L (mg/dL) | ||||
| Variation moyenne par rapport au départ | -3,62 (-0,041) N = 1112 | -0,71 (-0,008) N = 1057 | 1,68 (0,019) N = 1954 | 0,71 (0,008) N = 1844 |
| TFGe, mL/min/1,73 m2 | ||||
| Variation moyenne par rapport au départ | -4,174 N = 1102 | 0,490 N = 1048 | -1,446 N = 1954 | -0,665 N = 1844 |
* Ensemble de 13 études contrôlées par placebo.
Augmentations du taux d'hémoglobine/de l’hématocrite : Dans l’ensemble de 13 études contrôlées par placebo, des augmentations des taux d'hémoglobine moyens et des valeurs d'hématocrite moyennes par rapport aux valeurs initiales ont été observées chez les patients traités par la dapagliflozine à compter de la première semaine et elles se sont maintenues jusqu'à la semaine 16, où la différence moyenne maximale par rapport aux valeurs initiales a été observée. Les variations moyennes du taux d’hémoglobine et de l’hématocrite par rapport aux valeurs initiales aux semaines 24 et 102 sont présentées ci-dessous.
Tableau 7 Variation moyenne de l’hématocrite aux semaines 24 et 102 par rapport aux valeurs initiales
| Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||
Dapagliflozine à 10 mg | Placebo | Dapagliflozine à 10 mg | Placebo | |
| Hémoglobine, g/L (g/dL) | ||||
| Variation moyenne par rapport au départ | 6,21 (0,621) N = 1934 | -1,38 (-0,138) N = 1828 | 7,0 (0,70) N = 621 | -2,1 (-0,21) N = 515 |
| Hématocrite, % | ||||
| Variation moyenne par rapport au départ | 2,30 N = 1908 | -0,33 N = 1796 | 2,68 N = 616 | -0,46 N = 510 |
* Ensemble de 13 études contrôlées par placebo. ** Ensemble de 9 études contrôlées par placebo.
À la semaine 24, des valeurs d'hématocrite > 55 % ont été rapportées chez 1,3 % des patients traités par la dapagliflozine à 10 mg comparativement à 0,4 % des patients sous placebo. Les résultats ont été semblables durant les phases de courte et de longue durée (la majorité des patients ont été exposés au traitement pendant plus d’un an).
Augmentations du taux sérique de phosphore inorganique : Dans l’ensemble de 13 études contrôlées par placebo, des augmentations des taux sériques moyens de phosphore par rapport aux valeurs initiales ont été rapportées à la semaine 24 chez les patients traités par la dapagliflozine à 10 mg comparativement aux patients recevant le placebo. Des résultats similaires ont été observés à la semaine 102 (voir ci-dessous). Des proportions plus élevées de patients présentant une hyperphosphatémie notable ont été rapportées dans le groupe recevant la dapagliflozine à 10 mg comparativement au placebo à la semaine 24 durant les phases de courte et de longue durée. La pertinence clinique de cette observation est inconnue.
Tableau 8 Variation moyenne du taux sérique de phosphore inorganique par rapport aux valeurs initiales et proportion de patients présentant une hyperphosphatémie aux semaines 24 et 102
| Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||
Dapagliflozine à 10 mg | Placebo | Dapagliflozine à 10 mg | Placebo | |
| Taux sérique de phosphore inorganique, μmol/L (mg/dL) | ||||
| Variation moyenne par rapport au départ | 42,0 (0,13) N = 1954 | -12,9 (-0,04) N = 1844 | 38,7 (0,12) N = 627 | 6,5 (0,02) N = 522 |
| Hyperphosphatémie† | ||||
| Proportion de patients | 1,7 % N = 1178 | 0,7 % N = 1381 | 3,0 % N = 2001 | 1,6 % N = 1940 |
* Ensemble de 13 études contrôlées par placebo.
** Ensemble de 9 études contrôlées par placebo.
† Définie comme un taux ≥ 1,81 mmol/L (≥ 5,6 mg/dL) si le sujet est âgé de 17 à 65 ans ou ≥ 1,65 mmol/L (≥ 5,1 mg/dL) si le sujet est âgé de 66 ans ou plus.
Lipides : Dans l’ensemble de 13 études contrôlées par placebo, des hausses des taux de cholestérol total, de cholestérol LDL et de cholestérol HDL par rapport aux valeurs initiales ainsi que des diminutions des taux de triglycérides par rapport aux valeurs initiales ont été observées aux semaines 24 et 102 chez les patients traités par la dapagliflozine à 10 mg comparativement aux patients sous placebo (voir ci-dessous).
Tableau 9 Variations moyennes des paramètres lipidiques aux semaines 24 et 102 par rapport aux valeurs initiales
| Semaine de l’étude/ Groupe de traitement | Semaine 24* | Semaine 102** | ||
Dapagliflozine à 10 mg | Placebo | Dapagliflozine à 10 mg | Placebo | |
| Variations moyennes en pourcentage par rapport aux valeurs initiales | ||||
| Cholestérol total | 2,5 % N = 1851 | 0,0 % N = 1747 | 2,1 % N = 550 | -1,5 % N = 446 |
| Cholestérol HDL | 6,0 % N = 1851 | 2,7 % N = 1748 | 6,6 % N = 549 | 2,1 % N = 447 |
| Cholestérol LDL | 2,9 % N = 1840 | -1,0 % N = 1736 | 2,9 % N = 542 | -2,2 % N = 442 |
| Triglycérides | -2,7 % N = 1844 | -0,7 % N = 1736 | -1,8 % N = 545 | -1,8 % N = 444 |
* Ensemble de 13 études contrôlées par placebo
** Ensemble de 9 études contrôlées par placebo.
Le rapport cholestérol LDL sur cholestérol HDL a diminué dans les deux groupes de traitement aux semaines 24 et 102.
Chlorhydrate de metformine
Dans le cadre d’essais cliniques contrôlés d’une durée de 29 semaines, on a observé une baisse sous la normale de la concentration sérique de vitamine B12, auparavant normale, chez environ 7 % des participants qui prenaient de la metformine, sans relever de manifestations cliniques. Cependant, une telle baisse, probablement imputable à une altération de l’absorption de la vitamine par l’intermédiaire du facteur intrinsèque, est très rarement associée à l’anémie et semble céder rapidement à l’arrêt du traitement par la metformine ou à la prise de suppléments de vitamine B12. Voir 7 Mises en garde et précautions.
8.5 Effets indésirables observés après la commercialisation
Étant donné que ces effets sont rapportés volontairement au sein d’une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ou d’établir un lien de causalité avec l’exposition au médicament.
Chlorhydrate de metformine
Troubles hématologiques et du système lymphatique : Anémie hémolytique, parfois d'issue fatale.
Troubles gastro-intestinaux : Gêne abdominale, distension abdominale, douleur abdominale, douleur abdominale haute, constipation, diarrhée, sécheresse buccale, dyspepsie, flatulence, trouble gastrique, ulcère gastrique, trouble gastro-intestinal, nausées, vomissements.
Troubles hépatobiliaires : Anomalies aux tests de la fonction hépatique ou disparition de l’hépatite à l’arrêt du traitement par la metformine, hépatite auto-immune, lésion hépatique d’origine médicamenteuse, hépatite, pancréatite.
Examens : Augmentation du taux sanguin d’acide lactique. Réduction du taux de thyrotropine chez les patients présentant une hypothyroïdie traitée ou non traitée.
Troubles du métabolisme et de la nutrition : Acidose lactique, diminution de l'absorption de la vitamine B12 avec diminution des taux sériques durant l’utilisation de longue durée de metformine, diminution du poids, diminution de l'appétit. Hypomagnésémie liée à la diarrhée.
Troubles du système nerveux : Encéphalopathie, neuropathie périphérique chez les patients présentant une carence en vitamine B12.
Troubles de la peau et du tissu sous-cutané : Photosensibilité, érythème, prurit, éruption cutanée, lésion cutanée, urticaire.
Dapagliflozine
Troubles génito-urinaires : Infections graves des voies urinaires; urosepsis et pyélonéphrite.
Troubles hépatiques/biliaires/pancréatiques : Pancréatite aiguë.
Infections et infestations : Fasciite nécrosante du périnée (gangrène de Fournier). Voir 7 Mises en garde et précautions, Appareil génito-urinaire.
Troubles du métabolisme et de la nutrition : Acidocétose diabétique.
Troubles rénaux et urinaires : Atteinte rénale aiguë, y compris insuffisance rénale aiguë.
Troubles de la peau et du tissu sous-cutané : Éruption cutanée (y compris éruption cutanée généralisée, éruption prurigineuse, éruption maculaire, éruption maculo-papuleuse, éruption pustuleuse et éruption vésiculeuse).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude pharmacocinétique sur des interactions médicamenteuses particulières n’a été effectuée avec XIGDUO, même si de telles études ont été réalisées avec ses composants, la dapagliflozine et la metformine.
Dapagliflozine
Le métabolisme de la dapagliflozine fait principalement intervenir la glucuronoconjugaison dépendante de l’UGT1A9. Le métabolite majeur, le 3-O-glucuronide de dapagliflozine, n’est pas un inhibiteur du SGLT2.
Dans les études in vitro, la dapagliflozine et le 3-O-glucuronide de dapagliflozine n’ont pas inhibé les isoenyzmes 1A2, 2C9, 2C19, 2D6 ou 3A4 du système du cytochrome P450 (CYP) et n’ont pas stimulé les isoenzymes CYP 1A2, 2B6 ou 3A4. La dapagliflozine est un faible substrat de la glycoprotéine P (Pgp), un transporteur actif, et le 3-O-glucuronide de dapagliflozine est un substrat de l’OAT3, un autre transporteur actif. Ni la dapagliflozine ni le 3-O-glucuronide de dapagliflozine n’ont inhibé de manière significative la Pgp, l’OCT2, l’OAT1 ou l’OAT3, des transporteurs actifs. Dans l’ensemble, il est peu probable que la dapagliflozine altère les caractéristiques pharmacocinétiques des médicaments administrés en concomitance qui sont des substrats de la Pgp, de l’OCT2, de l’OAT1 ou de l’OAT3.
Chlorhydrate de metformine
Dans le cadre d’études sur les interactions médicamenteuses comportant l’administration de doses uniques à des volontaires sains, les paramètres pharmacocinétiques du propranolol et de l’ibuprofène n’ont pas été altérés par la prise concomitante de metformine.
La metformine se lie aux protéines plasmatiques dans une proportion négligeable, de sorte que la probabilité qu’elle interagisse avec les médicaments qui se lient fortement à ces protéines, comme les salicylates, les sulfamides, le chloramphénicol et le probénécide, par comparaison aux sulfonylurées, est moins grande.
9.3 Interactions médicament-comportement
L’effet du tabagisme, du régime alimentaire et de l’alcool sur la pharmacocinétique de la dapagliflozine n’a pas fait l’objet d’études particulières.
Il faut conseiller au patient qui reçoit XIGDUO d’éviter toute consommation excessive d’alcool aiguë ou chronique, car la prise d’alcool accentue les effets de la metformine sur le métabolisme du lactate. Le risque d'acidose lactique est accru au cours d’une intoxication alcoolique aiguë, en particulier en cas de jeûne, de malnutrition ou d'insuffisance hépatique. Par conséquent, XIGDUO est contre-indiqué chez les patients présentant des signes cliniques ou des résultats d’analyses de laboratoire évoquant un trouble hépatique. Il est recommandé d'éviter la consommation d'alcool et de produits médicinaux contenant de l'alcool. Voir 2 Contre-indications.
Les effets de XIGDUO sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. Toutefois, les patients devraient être avertis du risque élevé d’effets indésirables découlant de la baisse du volume intravasculaire, tels que les étourdissements orthostatiques, et du risque d’hypoglycémie lorsque XIGDUO est utilisé comme traitement d’appoint à l’insuline ou un sécrétagogue de l’insuline.
9.4 Interactions médicament-médicament
Dapagliflozine
Effet d’autres médicaments sur la dapagliflozine
Dans les études menées chez des sujets sains, la pharmacocinétique de la dapagliflozine n’a pas été altérée par les médicaments administrés en concomitance (voir le tableau 10).
Tableau 10 Effets de médicaments administrés en concomitance sur l’exposition générale à la dapagliflozine
Médicament
concomitant
(schéma
posologique)*
Dapagliflozine
(schéma posologique)*
Effet sur l’exposition à la
dapagliflozine Rapport des moyennes géométriques corrigées
(IC à 90 %)
Commen-taire clinique
Cmax ASC†
Antidiabétiques oraux
Metformine (1000 mg) 20 mg 0,932
(0,848; 1,024)
0,995 (0,945; 1,053)
Aucun ajustement posologique requis
Médicament
concomitant
(schéma
posologique)*
Dapagliflozine
(schéma
posologique)*
Effet sur l’exposition à la
dapagliflozine Rapport des moyennes géométriques corrigées
(IC à 90 %)
Commen-taire clinique
Cmax ASC†
Pioglitazone (45 mg) 50 mg 1,09
(1,00; 1,18)
1,03 (0,98; 1,08)
Aucun ajustement posologique requis
Sitagliptine (100 mg) 20 mg 0,958
(0,875; 1,049)
1,081 (1,031; 1,133)
Aucun ajustement posologique requis
Glimépiride (4 mg) 20 mg 1,006
(0,921; 1,097)
0,989 (0,958; 1,020)
Aucun ajustement posologique requis
Voglibose (0,2 mg
trois fois par jour)
10 mg 1,040
(0,899; 1,204)
1,009 (0,954; 1,067)
Aucun ajustement posologique requis
Autres médicaments
Hydrochlorothiazide
(25 mg)
50 mg SV 1,07
(1,04; 1,11)
Aucun ajustement posologique requis
Bumétanide (1 mg) 10 mg une fois
par jour pendant
7 à 14 jours
1,080
(0,953; 1,222)
1,047 (0,991; 1,106)
Aucun ajustement posologique requis
Valsartan (320 mg) 20 mg 0,881
(0,796; 0,975)
1,024 (1,000; 1,049)
Aucun ajustement posologique requis
Simvastatine (40 mg) 20 mg 0,978
(0,887; 1,078)
0,986 (0,957; 1,017)
Aucun ajustement posologique requis
Acide méfénamique
(250 mg toutes les
6 heures)
10 mg 1,13
(1,03; 1,24)
1,51 (1,44; 1,58)
Aucun ajustement posologique requis
Anti-infectieux
Médicament
concomitant
(schéma
posologique)*
Dapagliflozine
(schéma
posologique)*
Effet sur l’exposition à la
dapagliflozine
Rapport des moyennes géométriques corrigées
(IC à 90 %)
Commen-taire clinique
Cmax ASC†
Rifampine (600 mg
une fois par jour
pendant 6 jours)**
10 mg 0,931
(0,779; 1,112)
0,780 (0,731; 0,832)
Aucun ajustement posologique requis
* Dose unique, sauf indication contraire.
SV Sans variation apparente; le rapport et l’IC à 90 % n’ont pas été calculés.
† ASC = ASC(INF) pour les médicaments administrés en une seule dose et ASC = ASC(TAU) pour les médicaments administrés en doses multiples.
** La quantité moyenne de glucose excrétée dans l’urine dans les 24 heures suivant l’administration de la dapagliflozine seule (51 g) n’a pas été altérée de façon marquée lorsque la dapagliflozine a été administrée en concomitance avec la rifampine (45 g).
Effet de la dapagliflozine sur d’autres médicaments
Dans les études menées chez des sujets sains, comme il est décrit ci-dessous, la dapagliflozine n’a pas altéré la pharmacocinétique des médicaments administrés en concomitance (voir le tableau 11).
Tableau 11 Effets de la dapagliflozine sur l’exposition générale à des médicaments administrés en concomitance
Médicament
concomitant
(schéma
posologique)*
Dapagliflozine
(schéma
posologique)*
Effet sur l’exposition au médicament concomitant Rapport des moyennes géométriques corrigées
(IC à 90 %)
Commen-taire clinique
Cmax ASC†
Antidiabétiques oraux
Metformine (1000 mg) 20 mg 0,953
(0,866;
1,049)
1,001 (0,933; 1,075)
Aucun ajustement posologique requis
Pioglitazone (45 mg) 50 mg 0,93
(0,75; 1,15)
1,00 (0,90; 1,13)
Aucun ajustement posologique requis
Sitagliptine (100 mg) 20 mg 0,887
(0,807;
0,974)
1,012 (0,985; 1,040)
Aucun ajustement posologique requis
* Dose unique, sauf indication contraire.
SV Sans variation apparente; le rapport et l’IC à 90 % n’ont pas été calculés. Médicament
concomitant
(schéma
posologique)*
Dapagliflozine
(schéma
posologique)*
Effet sur l’exposition au médicament concomitant Rapport des moyennes géométriques corrigées
(IC à 90 %)
Commen-taire clinique
Cmax ASC†
Antidiabétiques oraux
Glimépiride (4 mg) 20 mg 1,043
(0,905;
1,201)
1,132 (0,996; 1,287)
Aucun ajustement posologique requis
Autres médicaments
Hydrochlorothiazide
(25 mg)
50 mg SV 0,99
(0,95; 1,04)
Aucun ajustement posologique requis
Bumétanide (1 mg)** 10 mg une fois par
jour pendant 7 jours
1,132
(0,979;
1,310)
1,132 (0,985; 1,302)
Aucun ajustement posologique requis
Valsartan (320 mg) 20 mg 0,938
(0,762;
1,156)
1,046 (0,850; 1,286)
Aucun ajustement posologique requis
Simvastatine (40 mg) 20 mg 0,936
(0,816;
1,073)
1,193 (1,018; 1,399)
Aucun ajustement posologique requis
Digoxine (0,25 mg) Dose d’attaque de
20 mg, puis 10 mg une fois par jour pendant 7 jours
0,990
(0,843;
1,162)
1,002 (0,860; 1,167)
Aucun ajustement posologique requis
Warfarine (25 mg)*** Dose d’attaque de
20 mg, puis 10 mg une fois par jour pendant 7 jours
S-warfarine Aucun ajustement posologique requis 1,030
(0,994;
1,124)
1,068 (1,002; 1,138)
R-warfarine
1,057
(0,977;
1,145)
1,079 (1,030; 1,130)
† ASC = ASC(INF) pour les médicaments administrés en une seule dose et ASC = ASC(TAU) pour les médicaments administrés en doses multiples.
** L’administration concomitante de dapagliflozine n’a pas altéré de manière significative les réponses pharmacodynamiques à l’état d’équilibre (excrétion urinaire de sodium, volume urinaire) au bumétanide chez les sujets sains.
*** La dapagliflozine n’a pas non plus altéré l’activité anticoagulante de la warfarine, mesurée par le temps de Quick (rapport international normalisé [RIN]).
Diurétiques : La dapagliflozine pourrait accroître l’effet diurétique des diurétiques de l’anse et augmenter le risque de déshydratation et d’hypotension. Voir 7 Mises en garde et précautions.
Lithium : L’utilisation concomitante de XIGDUO, ou d’autres inhibiteurs du SGLT2, et de lithium peut entraîner une réduction des concentrations sériques du lithium en raison d’une augmentation possible de sa clairance urinaire. Par conséquent, il faut surveiller plus fréquemment la concentration sérique du lithium lors de l’instauration d’un traitement par XIGDUO ou en cas de modifications de la dose. Les patients doivent être orientés vers le professionnel de la santé qui leur prescrit le lithium afin de surveiller la concentration sérique de cette substance.
Chlorhydrate de metformine
Glyburide : Dans une étude sur les interactions médicamenteuses chez des patients atteints de diabète de type 2, l’administration concomitante d’une dose unique de metformine et de glyburide n’a entraîné aucun changement dans les paramètres pharmacocinétiques ou pharmacodynamiques de la metformine. On a observé des baisses très variables de l’ASC et de la Cmax du glyburide. Le fait que l’étude portait sur l’administration d’une dose unique et le manque de corrélation entre les taux sanguins de glyburide et les effets pharmacodynamiques rendent la signification clinique de cette interaction incertaine.
Furosémide : Dans le cadre d’une étude sur les interactions médicamenteuses comportant l’administration de doses uniques à des volontaires sains, l’emploi concomitant de metformine et de furosémide a entraîné des altérations des paramètres pharmacocinétiques de ces deux produits. D’une part, l’emploi du furosémide a entraîné une hausse de 22 % des Cmax plasmatique et sanguine de la metformine et de 15 % de l’ASC relative à la concentration sanguine de ce produit, sans que l’élimination rénale de la metformine ne soit altérée significativement. D’autre part, la prise de metformine a occasionné des baisses respectives de 31 % et de 12 % de la Cmax et de l’ASC du furosémide par rapport aux valeurs observées lorsqu’il est administré seul, tandis que la demi-vie terminale du furosémide a baissé de 32 %, sans que son élimination rénale ne soit altérée significativement. Il n’existe aucune donnée concernant l’interaction entre la metformine et le furosémide lorsqu’ils sont administrés en concomitance sur une longue période.
Nifédipine : Dans le cadre d’une étude sur les interactions médicamenteuses comportant l’administration de doses uniques à des volontaires sains, l’emploi concomitant de metformine et de nifédipine a entraîné des hausses respectives de 20 et de 9 % de la Cmax plasmatique et de l’ASC de la metformine ainsi qu’un accroissement de la quantité de metformine excrétée dans les urines, sans modification du Tmax et de la demi-vie de ce produit. Il semble que l’emploi de la nifédipine favorise l’absorption de la metformine. Quant à la metformine, son emploi n’a que des effets minimes sur la pharmacocinétique de la nifédipine.
Agents cationiques : En théorie, les médicaments cationiques (p. ex. amiloride, digoxine, morphine, procaïnamide, quinidine, quinine, ranitidine, triamtérène, triméthoprime et vancomycine) qui sont éliminés par sécrétion tubulaire rénale peuvent interagir avec la metformine en entrant en compétition avec elle pour les mêmes systèmes de transport dans les tubes urinifères. Une interaction semblable entre la metformine et la cimétidine par voie orale a été observée chez des volontaires sains qui participaient à des études sur les interactions médicamenteuses comportant l’administration concomitante de doses uniques et de doses multiples de ces deux agents. Ainsi, une élévation de 60 % des concentrations maximales de la metformine dans le plasma et le sang entier ainsi qu’une augmentation de 40 % des ASC relatives aux concentrations de metformine dans le plasma et le sang entier ont été observées. Aucune modification de la demi-vie d’élimination n’a été relevée dans le cadre de l’étude qui comportait l’emploi de doses uniques. La metformine n’a pas eu d’effet sur la pharmacocinétique de la cimétidine. Par conséquent, il est recommandé de surveiller attentivement l’état du patient et d’ajuster avec soin la dose de metformine ou de l’autre agent pris simultanément chez les patients qui prennent des agents cationiques excrétés par sécrétion tubulaire rénale.
Anticoagulants : Une hausse de 20 % du taux d’élimination du phenprocoumon, un anticoagulant, a été signalée lorsque ce dernier est administré en concomitance avec la metformine. Par conséquent, les patients qui reçoivent du phenprocoumon ou d’autres anticoagulants antivitamine K devraient faire l’objet d’une surveillance étroite lorsque les deux types de médicaments sont administrés en concomitance. Dans de tels cas, une hausse importante du temps de Quick peut survenir à l’arrêt du traitement par XIGDUO, entraînant ainsi une hausse du risque d’hémorragie.
Lévothyroxine : La lévothyroxine peut réduire l’effet hypoglycémiant de la metformine. On recommande de surveiller la glycémie, en particulier lors de l'instauration, de la modification ou de l'arrêt d'un traitement par hormones thyroïdiennes. Voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire. La posologie de XIGDUO doit être ajustée au besoin. Voir 4.1 Considérations posologiques, Lévothyroxine.
Autres médicaments : D’autres médicaments tendent à causer une hyperglycémie et peuvent entraîner une perte de l’équilibre glycémique. Parmi ces agents, mentionnons les diurétiques thiazidiques et d’autres types de diurétiques, les corticostéroïdes, les phénothiazines, les produits employés dans le traitement des troubles de la thyroïde, les œstrogènes, les associations œstro-progestatives, les contraceptifs oraux, la phénytoïne, la niacine, les agents sympathomimétiques, les bloqueurs calciques, l’isoniazide et les bêta2-agonistes. Par ailleurs, les inhibiteurs de l’ECA peuvent abaisser la glycémie. Il convient de surveiller étroitement l’état du patient qui reçoit un de ces agents et la metformine afin de préserver l’équilibre glycémique.
Les diurétiques, en particulier les diurétiques de l’anse, peuvent augmenter le risque d'acidose lactique en raison de leur capacité à diminuer la fonction rénale.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec des produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
Dapagliflozine
En raison du mode d’action de la dapagliflozine, les patients qui prennent ce médicament auront un test de glycosurie positif.
La surveillance de l’équilibre glycémique par le dosage du 1,5-anhydroglucitol (1,5-AG) n’est pas recommandée étant donné que le 1,5-AG n’est pas fiable dans l’évaluation de l’équilibre glycémique chez les patients qui prennent des inhibiteurs du SGLT2. Il faut utiliser d’autres méthodes pour mesurer l’équilibre glycémique.
Chlorhydrate de metformine
Des épreuves d’imagerie avec injection de produits de contraste iodés peuvent entraîner une altération aiguë de la fonction rénale et ont été associées à une acidose lactique chez des patients sous metformine. Voir 2 Contre-indications et 7 Mises en garde et précautions, Fonction rénale.
10 Pharmacologie clinique
10.1 Mode d’action
Dapagliflozine et chlorhydrate de metformine
XIGDUO associe deux agents antihyperglycémiants dotés de modes d’action complémentaires afin d’améliorer l’équilibre glycémique chez les patients atteints de diabète de type 2 : la dapagliflozine, un inhibiteur du cotransporteur sodium-glucose de type 2 (SGLT2), et le chlorhydrate de metformine, un membre de la classe des biguanides.
Dapagliflozine
La dapagliflozine est un inhibiteur réversible du cotransporteur sodium-glucose de type 2 (SGLT2) qui améliore l’équilibre glycémique chez les patients atteints de diabète de type 2 en réduisant la réabsorption rénale du glucose, ce qui entraîne l’excrétion de l’excédent de glucose dans l’urine (glycosurie).
Le SGLT2 est sélectivement exprimé dans le rein. Le SGLT2 est le principal transporteur responsable de la réabsorption du glucose du filtrat glomérulaire dans la circulation. La dapagliflozine améliore la glycémie à jeun et la glycémie postprandiale en réduisant la réabsorption rénale du glucose, ce qui entraîne l’excrétion de l’excédent de glucose dans l’urine. La quantité de glucose retirée par le rein par ce mécanisme dépend de la glycémie et du TFG. La dapagliflozine n’altère pas la production de glucose endogène normale en réponse à une hypoglycémie. La dapagliflozine agit indépendamment de la sécrétion d’insuline et de l’action de l’insuline.
L’excrétion de glucose dans l’urine (glycosurie) provoquée par la dapagliflozine est associée à une perte de calories et à une réduction du poids. L’inhibition du transport conjoint du glucose et du sodium par la dapagliflozine est également associée à une légère diurèse et à une natriurèse transitoire.
La dapagliflozine n’inhibe pas d’autres transporteurs importants pour le transport du glucose dans les tissus périphériques et elle est plus de 1400 fois plus sélective pour le SGLT2 que pour le SGLT1, le principal transporteur responsable de l’absorption du glucose dans le tube digestif.
La valeur de Ki (constante d’inhibition) de la dapagliflozine pour le SGLT2 humain est de 0,2 nM; sa sélectivité à l’égard du SGLT2 est plus de 3000 fois plus élevée que pour le SGLT1 humain. La dapagliflozine est également hautement sélective pour le SGLT2 par rapport aux transporteurs de glucose par diffusion facilitée GLUT1, GLUT2 et GLUT4. Le principal métabolite humain de la dapagliflozine, le 3-O-glucuronide de dapagliflozine, est 2500 fois moins actif sur le SGLT2 et ne devrait pas exercer d’activité pharmacologique aux doses d’importance clinique. L’administration de la dapagliflozine par voie orale dans les modèles animaux normaux et diabétiques augmente l’excrétion de glucose dans l’urine et le volume urinaire. Dans les modèles animaux du diabète, la dapagliflozine réduit la glycémie et exerce des effets positifs sur la sensibilité à l’insuline et la préservation de la fonction des cellules bêta.
Chlorhydrate de metformine
La metformine est un dérivé de la famille des biguanides produisant un effet antihyperglycémiant qui ne peut être observé que chez l'humain ou l'animal diabétique et seulement lorsqu'il y a sécrétion d'insuline. Aux doses thérapeutiques, la metformine n’entraîne pas d’hypoglycémie lorsqu'elle est utilisée seule chez l'humain ou l'animal non diabétique, sauf si l’on emploie une dose presque létale. La metformine n’a aucun effet sur les cellules bêta du pancréas. Le mode d’action de la metformine n’est pas entièrement compris. On a émis l’hypothèse que la metformine potentialisait l'effet de l'insuline ou en augmentait l'effet sur les récepteurs périphériques. Cette sensibilité accrue semble découler d’une augmentation du nombre de récepteurs de l’insuline sur la membrane cellulaire.
10.2 Pharmacodynamie
Dapagliflozine
Une augmentation de la quantité de glucose excrétée dans l’urine a été observée chez les sujets en bonne santé et les patients atteints de diabète de type 2 après l’administration de la dapagliflozine. Environ 70 g de glucose par jour ont été excrétés dans l’urine (ce qui correspond à 280 kcal/jour) pendant 12 semaines à une dose de dapagliflozine de 10 mg/jour chez des patients atteints de diabète de type 2. Ce taux d’élimination du glucose s’approchait du taux maximal d’excrétion du glucose observé à une dose de 20 mg/jour de dapagliflozine. Des signes indiquant une excrétion soutenue du glucose ont été observés chez des patients atteints de diabète de type 2 qui ont reçu de la dapagliflozine à 10 mg/jour pendant une période allant jusqu’à 2 ans.
Cette excrétion de glucose dans l’urine sous dapagliflozine a également entraîné une diurèse osmotique et une augmentation du volume urinaire qui se sont maintenues jusqu’à 12 semaines et s’élevaient à environ 375 mL/jour. L’augmentation du volume urinaire était associée à une faible hausse transitoire de l’excrétion urinaire de sodium qui n’était pas liée à des changements des concentrations sériques de sodium.
L’excrétion d’acide urique dans l’urine a également été augmentée de manière transitoire (pendant 3 à 7 jours) et s’est accompagnée d’une réduction de la concentration sérique d’acide urique. À 24 semaines, les réductions des concentrations sériques d’acide urique allaient de 18,3 à 48,3 μmol/L (0,33 mg/dL à 0,87 mg/dL).
Électrophysiologie cardiaque : Lors d’une étude à double insu contrôlée par placebo et témoin positif, avec répartition aléatoire et permutation, l’administration par voie orale de doses uniques de 20 et de 150 mg de dapagliflozine n’a pas été associée à des effets significatifs sur le plan clinique ou statistique sur l’intervalle QTc, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque chez des sujets en bonne santé (n = 36).
10.3 Pharmacocinétique
Une étude de bioéquivalence à quadruple permutation a montré que la dapagliflozine et la metformine contenues dans les comprimés XIGDUO avaient une biodisponibilité comparable à celle des deux composés administrés dans des comprimés distincts chez des sujets sains à jeun ou non.
Les formes posologiques de XIGDUO (c.-à-d. 5 mg/850 mg et 5 mg/1000 mg de dapagliflozine/chlorhydrate de metformine) sont formulées de manière proportionnelle.
Absorption
Dapagliflozine
La dapagliflozine a été absorbée rapidement et efficacement après l’administration par voie orale et elle peut être administrée avec ou sans aliments. Les moyennes géométriques de la Cmax et de l’ASCτ à l’état d’équilibre de la dapagliflozine après l’administration quotidienne de doses de 10 mg de dapagliflozine étaient de 158 ng/mL et de 628 ng*h/mL, respectivement. Les concentrations plasmatiques maximales de dapagliflozine (Cmax) étaient habituellement atteintes dans les 2 heures suivant l’administration à des sujets à jeun. La Cmax et l’ASC ont augmenté en proportion de la dose. La biodisponibilité orale absolue de la dapagliflozine après l’administration d’une dose de 10 mg est de 78 %. Chez le sujet sain, les aliments ont un effet relativement modeste sur la pharmacocinétique de la dapagliflozine. L’administration avec un repas riche en matières grasses a fait diminuer la Cmax de la dapagliflozine dans une proportion allant jusqu’à 50 % et a allongé le Tmax d’environ 1 heure, mais n’a pas altéré l’ASC comparativement à l’administration à jeun. Ces variations ne sont pas considérées comme importantes sur le plan clinique.
Chlorhydrate de metformine
L’absorption de la metformine est relativement lente et peut s'étendre sur 6 heures.
Distribution
Dapagliflozine
La dapagliflozine est liée à des protéines dans une proportion d’environ 91 %. La liaison aux protéines n’était pas altérée en présence de différents états pathologiques (p. ex. insuffisance rénale ou hépatique).
Chlorhydrate de metformine
La liaison aux protéines plasmatiques est négligeable. Une partie de la metformine se concentre dans les érythrocytes. Le pic sanguin est inférieur au pic plasmatique et apparaît à peu près au même moment. Les globules rouges représentent très probablement un compartiment de distribution secondaire. Le volume de distribution moyen (Vd) est compris entre 63 et 276 litres.
Métabolisme
Dapagliflozine
La dapagliflozine est un C-glucoside, ce qui signifie que la composante aglycone est attachée au glucose par une liaison carbone-carbone, lui conférant ainsi une stabilité à l’égard des glucosidases. La demi-vie (t1/2) plasmatique terminale moyenne de la dapagliflozine est de 12,9 heures après l’administration par voie orale d’une dose unique de 10 mg de dapagliflozine à des sujets en bonne santé. La dapagliflozine est largement métabolisée, principalement en 3-O-glucuronide de dapagliflozine, un métabolite inactif. Après l’administration d’une dose de 50 mg de dapagliflozine marquée au 14C, 61 % de la dose est retrouvée sous la forme de
3-O-glucuronide de dapagliflozine; ce dernier constituait le principal dérivé du médicament dans le plasma humain, représentant 42 % (d’après l’ASC[0-12 h]) de la radioactivité plasmatique totale, ce qui est comparable à la contribution de 39 % de la molécule mère. Selon l’ASC, aucun autre métabolite ne représentait plus de 5 % de la radioactivité plasmatique totale aux différents temps d’évaluation. Ni le 3-O-glucuronide de dapagliflozine ni les autres métabolites ne contribuent aux effets hypoglycémiants. La formation de 3-O-glucuronide de dapagliflozine fait intervenir l’UGT1A9, une enzyme présente dans le foie et les reins; le métabolisme par le cytochrome P constitue une voie mineure d’élimination chez l’humain.
Chlorhydrate de metformine
La metformine n’est pas métabolisée. Ses principaux sites de concentration sont la muqueuse intestinale et les glandes salivaires. La concentration plasmatique à l'état d’équilibre varie entre 1 et 2 mcg/mL. Certains médicaments peuvent potentialiser les effets de la metformine. Voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses.
L’action antihyperglycémiante de la metformine est probablement médiée par l’insuline. La metformine améliore le coefficient d’assimilation du glucose (K) et le coefficient d'efficacité de l'insuline.
Certains résultats semblent indiquer que la prise de metformine normalise la sécrétion de l’insuline chez le diabétique obèse atteint d’hyperinsulinémie, en même temps qu’elle normalise la glycémie.
Chez l’animal sain, l’administration de metformine n’a que peu d’effet sur les réserves hépatiques de glycogène. L’emploi de doses faibles ou modérées n’entraîne aucune modification de ces réserves, alors que celui de doses élevées se rapprochant de la dose létale occasionne une perte des réserves, qui précède la chute de la glycémie. Cette réaction illustre le mécanisme de défense qui sous-tend la mobilisation des réserves de l’organisme à des fins antihypoglycémiantes.
Chez l’animal diabétique dont les réserves hépatiques de glycogène sont appauvries, le contraire se produit : l’administration de metformine se traduit par l’accroissement de ces réserves. Employée in vitro, la metformine stimule également l’utilisation du glucose par le tissu musculaire, comme en témoignent les mesures réalisées à l’aide de l’appareil de Warburg après isolation de tissu musculaire; cette action se fait en aérobie. Même en concentration élevée, la metformine ne semble pas inhiber les processus respiratoires ni entraîner le métabolisme des glucides en anaérobie, contrairement au phénéthylbiguanide.
On a noté, chez certains animaux, une inhibition de la néoglycogenèse après sa stimulation par le jeûne ou encore par administration de cortisol, d’alcool ou d’autres substrats tels que l’alanine, le lactate et le pyruvate. Cependant, cet effet variait selon le type et la dose du biguanide administré, l’état nutritionnel de l’espèce animale étudiée et le modèle expérimental utilisé.
On n’observe une inhibition de la néoglycogenèse qu’en présence d’insuline, et cette inhibition ne semble pas jouer un rôle important chez l’humain.
Chez l’humain et chez l’animal placés dans certaines conditions expérimentales, une inhibition de l’absorption intestinale des glucides consécutive à l’administration de biguanides a été observée; cette inhibition n’était pas liée à un phénomène de malabsorption. Une étude, entre autres, a permis de constater un allongement de 20 % du temps d’absorption du galactose chez des humains ayant reçu de la metformine. Une autre étude, toujours réalisée chez l’humain, n’a toutefois pas permis d’étayer ces résultats.
Des données récentes semblent indiquer que la plupart des effets des biguanides sur le métabolisme s’exercent par l’intermédiaire d’un seul mécanisme, soit l’inhibition de l’oxydation des acides gras et de la production de l’acétylcoenzyme A.
L’inhibition de la lipogenèse stimulée par l’insuline, un effet également observé, semble cependant attribuable à l’inhibition de l’acétylcoenzyme A carboxylase par les biguanides. Cet effet pourrait expliquer, du moins en partie, la perte de poids survenant chez le diabétique obèse qui reçoit un biguanide.
Élimination
Dapagliflozine
La dapagliflozine et ses métabolites sont principalement éliminés par excrétion urinaire; seule une fraction de dapagliflozine inférieure à 2 % est excrétée sous forme inchangée. Après l’administration de 50 mg de dapagliflozine marquée au 14C, 96 % de la dose a été récupérée, soit 75 % dans l’urine et 21 % dans les fèces. Dans ce dernier cas, environ 15 % de la dose a été excrétée en tant que molécule mère.
Chlorhydrate de metformine
La metformine est éliminée dans les fèces et l’urine. Elle est rapidement excrétée par le rein sous forme inchangée. La clairance urinaire du médicament est élevée, d’environ 450 mL/min. L'élimination initiale de metformine est rapide; la demi-vie varie entre 1,7 et 3 heures. La phase d'élimination terminale représentant environ 4 à 5 % de la dose absorbée est lente; la demi-vie est de 9 à 17 heures.
Populations et pathologies particulières
Enfants et adolescents (< 18 ans) :
Dapagliflozine : La pharmacocinétique n’a pas été étudiée dans cette population de patients. L’indication d’utilisation chez les enfants et les adolescents n’est pas autorisée par Santé Canada.
Personnes âgées (≥ 65 ans) :
Dapagliflozine : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction de l’âge. L’effet de l’âge (sujets jeunes : ≥ 18 à < 40 ans [n = 105] et sujets âgés : ≥ 65 ans [n = 224]) a été évalué à titre de covariable dans un modèle de pharmacocinétique de population et comparé à la situation chez des patients âgés de ≥ 40 à < 65 ans en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients. On a estimé que l’exposition générale moyenne à la dapagliflozine (ASC) était de 10,4 % moins élevée chez les patients jeunes que dans le groupe de référence (IC à 90 % : 87,9 à 92,2 %) et de 25 % plus élevée chez les patients âgés que dans le groupe de référence (IC à 90 % : 123 à 129 %). Ces différences dans l’exposition générale ont été considérées comme dénuées d’importance clinique.
Chlorhydrate de metformine : Les études cliniques contrôlées portant sur la metformine ne comptaient pas suffisamment de patients âgés pour pouvoir déterminer s’ils répondaient différemment au médicament par rapport aux patients plus jeunes.
Sexe :
Dapagliflozine : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction du sexe. Le sexe a été évalué à titre de covariable dans un modèle de pharmacocinétique de population en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients. On a estimé que l’ASC moyenne de la dapagliflozine chez les femmes (n = 619) dépassait de 22 % celle des hommes (n = 634) (IC à 90 % : 117 à 124).
Origine ethnique :
Dapagliflozine : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction de la race. La race (blanche, noire ou asiatique) a été évaluée à titre de covariable dans un modèle de pharmacocinétique de population en utilisant des données provenant d’études réalisées auprès de sujets sains et de patients. Les différences entre ces races au chapitre de l’exposition générale étaient faibles. Il n’y avait pas de différence dans l’exposition générale moyenne estimative à la dapagliflozine entre les sujets de race blanche (n = 1147) et les sujets asiatiques (n = 47) (IC à 90 % : 3,7 % plus faible, 1 % plus élevée). Comparativement aux sujets de race blanche, l’exposition générale moyenne estimative à la dapagliflozine était de 4,9 % inférieure chez les sujets de race noire (n = 43) (IC à 90 % : 7,7 % plus faible, 3,7 % plus faible).
Chlorhydrate de metformine : Aucune étude des paramètres pharmacocinétiques du chlorhydrate de metformine selon la race n’a été effectuée.
Insuffisance hépatique : XIGDUO est contre-indiqué chez les patients présentant des signes cliniques ou des résultats d’analyses de laboratoire évoquant un trouble hépatique. Voir 2 Contre-indications.
Dapagliflozine : Une étude de pharmacologie clinique portant sur une dose unique (10 mg) de dapagliflozine a été menée chez des patients présentant une insuffisance hépatique légère, modérée ou grave (classes A, B et C de Child-Pugh, respectivement) et des témoins sains appariés. Aucune différence dans la liaison de la dapagliflozine aux protéines n’a été observée entre les patients présentant une insuffisance hépatique et les sujets sains. Chez les patients présentant une insuffisance hépatique légère ou modérée, la Cmax et l’ASC moyennes de la dapagliflozine étaient de 12 % et de 36 % supérieures, respectivement, à celles des témoins sains appariés. Chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh), la Cmax et l’ASC moyennes de la dapagliflozine étaient de 40 % et de 67 % supérieures, respectivement, à celles des témoins sains appariés.
Chlorhydrate de metformine : Aucune étude de la pharmacocinétique de la metformine n’a été effectuée chez des sujets atteints d’insuffisance hépatique.
Insuffisance rénale : XIGDUO est contre-indiqué chez les patients atteints d’insuffisance rénale grave en raison de la composante metformine et du risque d’acidose lactique. Voir 2 Contre-indications, 7 Mises en garde et précautions et 4 Posologie et administration.
Dapagliflozine : À l’état d’équilibre (dapagliflozine à 20 mg une fois par jour pendant 7 jours), les patients atteints de diabète de type 2 et d’insuffisance rénale légère, modérée ou grave (selon la clairance de l’iohexol) avaient une exposition générale moyenne à la dapagliflozine de 32 %, 60 % et 87 % plus élevée, respectivement, que les patients atteints de diabète de type 2 dont la fonction rénale était normale. Une exposition générale plus élevée à la dapagliflozine chez les patients atteints de diabète de type 2 et d’insuffisance rénale ne s’est pas traduite par une élimination rénale du glucose ou une excrétion cumulative totale de glucose proportionnellement plus élevées. L’élimination rénale du glucose et l’excrétion
de glucose sur 24 heures étaient plus faibles chez les patients atteints d’insuffisance rénale modérée ou grave comparativement aux patients ayant une fonction rénale normale ou une insuffisance rénale légère. À l’état d’équilibre, l’excrétion urinaire de glucose sur 24 heures était très dépendante de la fonction rénale et 85, 52, 18 et 11 g de glucose/jour ont été excrétés par les patients atteints de diabète de type 2 ayant une fonction rénale normale ou une insuffisance rénale légère, modérée ou grave, respectivement. Aucune différence dans la liaison de la dapagliflozine aux protéines n’a été observée entre les groupes d’insuffisance rénale ou comparativement aux sujets sains. L’incidence de l’hémodialyse sur l’exposition à la dapagliflozine n’est pas connue.
Obésité :
Dapagliflozine : Aucun ajustement posologique n’est recommandé pour la dapagliflozine en fonction du poids. Une analyse pharmacocinétique de population utilisant des données provenant d’études réalisées auprès de sujets sains et de patients a permis d’estimer que l’exposition générale chez les sujets de poids corporel élevé (≥ 120 kg, n = 91) correspondait à 78,3 % (IC à 90 % : 78,2 à 83,2 %) de celle observée chez les sujets de référence ayant un poids corporel se situant entre 75 et 100 kg. On ne recommande aucun ajustement de la dose proposée de 10 mg de dapagliflozine une fois par jour chez les patients de poids corporel élevé (≥ 120 kg) atteints de diabète de type 2.
Les sujets de faible poids corporel (< 50 kg) n’étaient pas bien représentés dans les études réalisées auprès de sujets sains et de patients qui ont été utilisées dans l’analyse pharmacocinétique de population. Par conséquent, les expositions générales à la dapagliflozine ont été simulées avec un nombre élevé de sujets. On a estimé que les expositions générales moyennes simulées à la dapagliflozine étaient de 29 % plus élevées chez les sujets de faible poids corporel que chez les sujets du groupe de référence pour le poids corporel. À la lumière de ces observations, on ne recommande aucun ajustement de la dose proposée de 10 mg de dapagliflozine une fois par jour chez les patients de faible poids corporel (< 50 kg) atteints de diabète de type 2.
11 Conservation, stabilité et mise au rebut
Conserver les comprimés à la température ambiante (15 à 30 °C).
12 Instructions particulières de manipulation du produit
Garder hors de la vue et de la portée des enfants dans un lieu sûr.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune des substances médicamenteuses :
propanediol de dapagliflozine monohydraté chlorhydrate de metformine
Nom chimique :
Composé formé de (1S)-1,5-anhydro-1-C-{4-chloro-3-[(4-éthoxyphényl)méthyl]phényl}-D-glucitol, de (2S)-1,2- propanediol et d’un hydrate (1:1:1)
chlorhydrate de N,N-diméthylebiguanide ou
chlorhydrate de diamide N,N-diméthylimidodicarbonimidique
Formule moléculaire et masse moléculaire :
C21H25ClO6•C3H8O2•H2O; 502,98; 408,87 (dapagliflozine)
C4H11N5•HCl; 165,63
Formule développée :
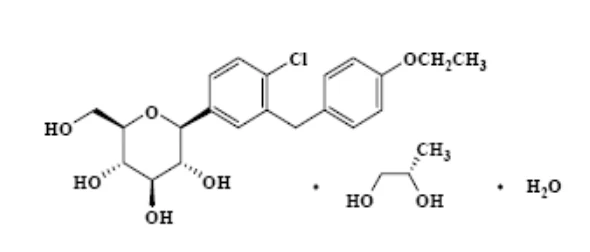
Propriétés physicochimiques :
Le propanediol de dapagliflozine est une poudre cristalline non hygroscopique de couleur blanche ou blanc cassé. Il est légèrement soluble dans l’eau, soluble dans l’acétonitrile et très soluble dans l’acétone, l’éthanol, l’isopropanol, le méthanol et le tétrahydrofurane.
Le chlorhydrate de metformine est une poudre cristalline blanche ou blanchâtre. Il est soluble dans l'eau et dans l'éthanol à 95 %. Il est pratiquement insoluble dans l'éther et dans le chloroforme.
14 Études cliniques
Aucune étude clinique n’a été menée sur XIGDUO (comprimés de dapagliflozine et de chlorhydrate de metformine). Une étude de bioéquivalence à quadruple permutation a montré que la dapagliflozine et la metformine contenues dans les comprimés XIGDUO avaient une biodisponibilité comparable à celle des deux composés administrés dans des comprimés distincts. Voir 10.3 Pharmacocinétique.
L’administration concomitante de dapagliflozine et de metformine a été étudiée chez des patients atteints de diabète de type 2 qui avaient un équilibre glycémique inadéquat sous metformine seule ou en association avec l’insuline (voir le tableau 12).
Dans le programme de développement clinique de la dapagliflozine, comparativement au placebo ou au traitement témoin, le traitement par la dapagliflozine en association avec de la metformine, de la metformine et du glimépiride, de la metformine et de la sitagliptine ou de la metformine et de l’insuline a entraîné des améliorations cliniquement pertinentes et statistiquement significatives de la variation moyenne du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale après 2 heures (dans les cas où elle était mesurée) entre le début de l’étude et la semaine 24. Dans toutes les études, y compris les essais de prolongation, la réduction du taux d’HbA1c estimative et ajustée pour tenir compte du placebo s’est maintenue jusqu’à 104 semaines. Des réductions du taux d’HbA1c ont été observées dans différents sous-groupes, y compris ceux formés selon le sexe, l’âge, la race, la durée de la maladie et l’indice de masse corporelle (IMC) au départ. De plus, les patients traités par la dapagliflozine ont obtenu de plus fortes réductions du taux d’HbA1c que les patients recevant un placebo ou le traitement témoin chez les sujets dont le taux d’HbA1c initial était égal ou supérieur à 9 %.
Une vaste étude sur les issues CV (DECLARE-TIMI 58) a été réalisée pour évaluer l’effet de la dapagliflozine sur les issues CV chez les patients atteints de diabète de type 2 avec ou sans maladie CV établie. Le traitement par la dapagliflozine à 10 mg une fois par jour a entraîné une réduction statistiquement significative et cliniquement pertinente du risque d’hospitalisation pour insuffisance cardiaque chez les patients atteints de diabète de type 2 avec ou sans maladie CV établie.
14.1 Études cliniques par indication
Ajout à la metformine en traitement d’association
Plan des études
Tableau 12 Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur l’ajout à la metformine en traitement d’association
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de | Âge | Sexe (% H/F) | ||||
| l’étude | moyen | ||||||||
| (n) | (ans) | ||||||||
| MB102014 | Multicentrique, répartition aléatoire, double insu, contrôlée par placebo | 4 groupes : dapagliflozine à 2,5, 5 ou 10 mg ou placebo Traitement de fond : metformine à ≥ 1500 mg/jour Voie orale, 24 semaines + 78 semaines | 135 - 137/ 409/ 546 (CD) | 53,9 | Hommes : 53 % Femmes : 47 % | ||||
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de | Âge | Sexe (% H/F) | ||||
| l’étude | moyen | ||||||||
| (n) | (ans) | ||||||||
| D1690C00004 | Multicentrique, répartition aléatoire, double insu, contrôlée par agent actif | 2 groupes : dose de dapagliflozine ajustée de 2,5, 5 ou 10 mg ou dose de glipizide ajustée de 5, 10, ou 20 mg Traitement de fond : metformine à ≥ 1500 mg Voie orale, 52 semaines + 52 semaines + 52 semaines | 406 - 408/ 406/ 814 (CD) | 58,4 | Hommes : 55 Femmes : 45 | ||||
| D1691C00003 | Multicentrique, répartition aléatoire, double insu, contrôlée par placebo | 4 groupes : dapagliflozine à 2,5 mg 2 f.p.j., à 5 mg 2 f.p.j., à 10 mg 1 f.p.j. ou placebo Traitement de fond : metformine à ≥ 1500 mg/jour Voie orale, 16 semaines | 99 - 101/ 298/ 399 | 57,7 | Hommes : 45 Femmes : 55 | ||||
CD = courte durée
Résultats des études
Ajout à la metformine en traitement d’association
Une étude à double insu et contrôlée par placebo de 24 semaines a été réalisée pour évaluer la dapagliflozine en association avec la metformine chez des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10 %). Des patients qui recevaient de la metformine à une dose d’au moins 1500 mg par jour ont été répartis au hasard après avoir terminé une période préliminaire à simple insu de 2 semaines sous placebo. Après cette période préliminaire, les patients admissibles ont reçu de la dapagliflozine à 2,5 mg, de la dapagliflozine à 5 mg, de la dapagliflozine à 10 mg ou un placebo suivant une répartition aléatoire, en sus de la dose de metformine qu’ils prenaient déjà.
Comme l’indique le tableau 13, des réductions statistiquement significatives (p < 0,0001) du taux d’HbA1c, de la glycémie à jeun et du poids corporel ont été observées par rapport au placebo à la semaine 24 avec la dapagliflozine à 10 mg et se sont maintenues à long terme.
Dapagliflozine deux fois par jour en traitement d’appoint à la metformine
Des patients atteints de diabète de type 2 dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 6,5 % et ≤ 10 %) sous metformine en monothérapie ont été répartis au hasard dans cette étude contrôlée par placebo de 16 semaines visant à évaluer la dapagliflozine à 2,5 mg deux fois par jour et à 5 mg deux fois par jour comme traitement d’appoint à la metformine. Des patients qui recevaient de la metformine à une dose d'au moins 1500 mg par jour ont été répartis au hasard après avoir terminé une période préliminaire à simple insu de 4 semaines sous placebo pour recevoir de la dapagliflozine à 5 mg, de la dapagliflozine à 2,5 mg ou un placebo deux fois par jour. Les résultats des études portant sur la dapagliflozine à 5 mg ou un placebo deux fois par jour sont résumés au tableau 13.
Tableau 13 Résultats des études contrôlées par placebo sur la dapagliflozine en traitement d’association avec la metformine pendant une période allant jusqu’à 24 semaines
| Étude D1691C00003 (étude de 16 semaines) |
Étude MB102014 (étude de 24 semaines)
Critère d’évaluation de l’efficacité
Dapagliflozine à 5 mg 2 f.p.j. + metformine N = 99† | Placebo 2 f.p.j. + metformine N = 101† | Dapagliflozine à 10 mg + metformine N = 135† |
Placebo + metformine N = 137†
Taux d’HbA1c (%)
Valeur de départ (moyenne)
| 7,79 | 7,94 | 7,92 |
8,11
Variation par rapport au départ (moyenne ajustée‡)
| −0,65 | −0,30 | −0,84 |
−0,30
Écart par rapport au placebo (moyenne ajustée‡) (IC à 95 %)
−0,35§ (−0,52; −0,18) | −0,54§ (−0,74; −0,34) |
Patients (%) ayant atteint un taux d’HbA1c < 7 %
ajusté par rapport au départ
| 38,2¶ | 21,4 | 40,6¶ |
25,9
Glycémie à jeun (mmol/L)
Valeur de départ (moyenne)
| 8,63 | 8,77 | 8,7 |
9,2
Variation à la semaine 16/24 par rapport au départ
(moyenne ajustée‡)
| −1,42 | −0,58 | −1,3 |
−0,3
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−0,85§ (−1,19; −0,51) | −1,0§ (−1,4; −0,6) |
Poids corporel (kg)
Valeur de départ (moyenne)
| 93,62 | 88,82 | 86,28 |
87,74
Variation par rapport au départ (moyenne ajustée‡)
| −2,74 | −0,86 | −2,86 |
−0,89
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,88# (−2,52; −1,24) | −1,97§ (−2,63; −1,31) |
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Tous les patients répartis au hasard qui ont reçu au moins une dose de médicament à double insu au cours de la période de courte durée à double insu.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ.
§ Valeur p < 0,0001 vs placebo + metformine.
¶ Valeur p < 0,05 vs placebo + metformine.
# La variation absolue du poids corporel en kg a été analysée avec une valeur p nominale (valeur p < 0,001).
Ajout à la metformine en traitement d’association - Étude contrôlée par un agent actif, le glipizide
Des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c > 6,5 % et ≤ 10 %) ont été répartis au hasard dans une étude de non-infériorité à double insu et contrôlée par le glipizide d’une durée de 52 semaines visant à évaluer la dapagliflozine en traitement d’appoint à la metformine. Des patients qui recevaient de la metformine à une dose d'au moins 1500 mg par jour ont été répartis au hasard après une période préliminaire de 2 semaines sous placebo pour recevoir du glipizide ou de la dapagliflozine (5 mg ou 2,5 mg, respectivement) et dont la dose a été augmentée sur une période de 18 semaines jusqu'à l'effet glycémique optimal (glycémie à jeun < 110 mg/dL, < 6,1 mmol/L) ou jusqu'à la dose maximale (jusqu’à 20 mg de glipizide et jusqu’à 10 mg de dapagliflozine) tolérée par les patients. Par la suite, les doses sont demeurées constantes, à l’exception de réductions pour prévenir l’hypoglycémie.
À la fin de la période d’ajustement posologique, 87 % des patients traités par la dapagliflozine avaient reçu la dose maximale de l'étude (10 mg), comparativement à 73 % des patients traités avec le glipizide (20 mg). Comme l’indique le tableau 14, le traitement par la dapagliflozine a entrainé des réductions du taux d’HbA1c par rapport au départ semblables à celles observées avec le glipizide (la limite supérieure de l'intervalle de confiance à 95 % de la différence entre les groupes étant inférieure à la marge de non-infériorité prédéfinie de 0,35 %). Des réductions statistiquement significatives (p < 0,0001) du poids corporel ont été observées sous dapagliflozine comparativement au glipizide.
Tableau 14 Résultats à la semaine 52 (RADO*) d’une étude contrôlée par agent actif comparant la dapagliflozine au glipizide en traitement d'appoint à la metformine
Critère d’évaluation de l’efficacité Dapagliflozine +
metformine
N = 400†
Glipizide + metformine N = 401†
Taux d’HbA1c (%)
Valeur de départ (moyenne) 7,69 7,74
Variation par rapport au départ (moyenne ajustée‡) −0,52 −0,52
Écart par rapport au glipizide + metformine
(moyenne ajustée‡)
0,00¶
(IC à 95 %) (−0,11; 0,11)
Poids corporel (kg)
Valeur de départ (moyenne) 88,44 87,60
Variation par rapport au départ (moyenne ajustée‡) −3,22 1,44
Écart par rapport au glipizide + metformine
(moyenne ajustée‡)
−4,65§
(IC à 95 %) (−5,14; −4,17) * RADO : report en aval de la dernière observation.
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ. § Valeur p < 0,0001.
¶ Non inférieur au glipizide + metformine.
Ajout à la metformine et à une sulfonylurée en traitement d’association
Plan de l’étude
Tableau 15 Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur l’ajout à la metformine et à une sulfonylurée en traitement d’association
| Âge | |||||
| Posologie, voie d’administration | Sujets de | Sexe | |||
| No de l’étude | Plan de l’étude | ||||
| moyen | |||||
| et durée | l’étude (n) | (% H/F) | |||
| (ans) | |||||
| D1693C00005 | Multicentrique, répartition aléatoire, double insu, contrôlée par placebo | 2 groupes : dapagliflozine à 10 mg ou placebo Traitement de fond : metformine à ≥ 1500 mg et une sulfonylurée (à la dose maximale tolérée et à ≥ 50 % de la dose maximale recommandée) Voie orale, 24 semaines + 28 semaines | 109/ 109/ 218 (CD) | 61,0 | Hommes : 49 % Femmes : 51 % |
CD = courte durée
Des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10,5 %) ont participé à une étude à double insu et contrôlée par placebo de 24 semaines visant à évaluer la dapagliflozine en association avec la metformine et une sulfonylurée. Des patients qui recevaient une dose stable de metformine (préparation à libération immédiate ou prolongée) de ≥ 1500 mg/jour plus la dose maximale tolérée, qui devait être au moins la moitié de la dose maximale, d’une sulfonylurée pendant au moins 8 semaines avant le recrutement ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg ou un placebo après une période préliminaire de 8 semaines sous placebo. L’ajustement de la dose de la dapagliflozine ou de metformine n’était pas permis durant la période de traitement de 24 semaines. La réduction de la dose de sulfonylurée était permise pour prévenir l’hypoglycémie durant la période de traitement; aucune augmentation de la dose de sulfonylurée n’était autorisée.
Résultats de l’étude
Comme l’indique le tableau 16, le traitement par la dapagliflozine à 10 mg en association avec la metformine et une sulfonylurée a procuré des réductions significatives du taux d’HbA1c, de la glycémie à jeun et du poids corporel comparativement au placebo à la semaine 24, qui se sont maintenues à long terme. À la semaine 8, des variations statistiquement significatives de la tension artérielle systolique (TAS, mm Hg) de -4,0 et de -0,3 ont été observées sous la dapagliflozine à 10 mg et sous placebo, respectivement (p < 0,05) par rapport aux valeurs initiales.
Tableau 16 Résultats d'une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec la metformine et une sulfonylurée
Critère d’évaluation de l’efficacité Dapagliflozine à
10 mg +
metformine +
sulfonylurée
N = 108†
Placebo + metformine + sulfonylurée
N = 108†
Taux d’HbA1c (%)
Valeur de départ (moyenne) 8,08 8,24
Variation par rapport au départ (moyenne ajustée‡, ‡‡) −0,86 −0,17
Écart par rapport au placebo (moyenne ajustée‡, ‡‡)
(IC à 95 %)
−0,69§
(−0,89; −0,49)
Patients (%) ayant atteint un taux d’HbA1c < 7 % ajusté
par rapport au départ
31,8§ 11,1
Glycémie à jeun (mmol/L)
Valeur de départ (moyenne) 9,3 10,0
Variation par rapport au départ à la semaine 24
(moyenne ajustée‡)
−1,9 −0,04
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,86§
(−2,4; −1,3)
Poids corporel (kg)
Valeur de départ (moyenne) 88,57 90,07
Variation par rapport au départ (moyenne ajustée‡) −2,65 −0,58
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−2,07§
(−2,79; −1,35)
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ selon un modèle d’analyse de la covariance.
‡‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ selon un modèle longitudinal de mesures répétées.
§ Valeur p < 0,0001 vs placebo.
Ajout à la sitagliptine en traitement d’association ou en association à la metformine
Plan de l’étude
Tableau 17 Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur l’ajout à la sitagliptine en traitement d’association ou en association à la metformine
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge | Sexe (% H/F) | ||
| moyen | |||||||
| (ans) | |||||||
| D1690C00010 | Multicentriqu e, répartition aléatoire, double insu, contrôlée par placebo6 | 2 groupes : dapagliflozine à 10 mg ou placebo Traitement de fond : sitagliptine à 100 mg/jour (+/- metformine à ≥ 1500 mg) Voie orale, 24 semaines + 24 semaines | 225 – 226/ 225/ 451 (CD) | 55,0 | Hommes : 55 % Femmes : 45 % | ||
CD = courte durée
Au total, 452 patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7 % et ≤ 10 % au moment de la répartition aléatoire), qui n’avaient pas reçu de traitement antérieur ou qui avaient été traités à l’admission avec la metformine ou la sitagliptine seule ou en association, ont participé à une étude contrôlée par placebo de 24 semaines suivie d’une période de prolongation de 24 semaines.
Les patients ont été stratifiés selon leur utilisation de metformine comme traitement de fond (≥ 1500 mg/jour) et ont été répartis au hasard dans chaque strate pour recevoir la dapagliflozine à 10 mg et la sitagliptine à 100 mg une fois par jour ou un placebo et la sitaglipitine à 100 mg une fois par jour. L’analyse de la strate traitée par la sitagliptine et la metformine (n = 113 patients recevant la dapagliflozine à 10 mg en association avec la sitagliptine et la metformine; n = 113 patients recevant un placebo en association avec la sitagliptine et la metformine) comptait 226 patients. On a procédé à une analyse des paramètres d’évaluation pour la dapagliflozine à 10 mg comparativement au placebo pour la strate recevant la sitagliptine et la metformine.
Résultats de l’étude
Comme l’indique le tableau 18, le traitement par la dapagliflozine à 10 mg pour la strate sitagliptine avec metformine a procuré des réductions statistiquement significatives (p < 0,0001) du taux d’HbA1c, de la glycémie à jeun et du poids corporel comparativement au placebo à la semaine 24.
Tableau 18 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec la sitagliptine et la metformine
Critère d’évaluation de l’efficacité Dapagliflozine
à 10 mg + sitagliptine + metformine N = 113†
Placebo + sitagliptine + metformine N = 113†
Taux d’HbA1c (%) N = 113 N = 113
Valeur de départ (moyenne) 7,80 7,87
Variation par rapport au départ (moyenne ajustée‡) −0,43 −0,02
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−0,40§
(−0,58; −0,23)
Glycémie à jeun (mmol/L) N = 112 N = 112
Valeur de départ (moyenne) 9,21 9,14
Variation par rapport au départ à la semaine 24
(moyenne ajustée‡)
−1,45 0,17
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,62§
(−2,11; −1,13)
Poids corporel (kg) N = 113 N = 113
Valeur de départ (moyenne) 93,95 94,17
Variation par rapport au départ (moyenne ajustée‡) −2,35 −0,47
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,87§
(−2,61; −1,13)
* RADO : report en aval de la dernière observation (avant le médicament de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ. § Valeur p < 0,0001 vs placebo.
Ajout à l’insuline en traitement d’association
Plan de l’étude
Tableau 19 Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur l’ajout à l’insuline en traitement d’association
| Sujets de | Âge | ||||
| Plan de | Posologie, voie | Sexe | |||
| No de l’étude | |||||
| l’étude | moyen | ||||
| l’étude | d’administration et durée | (% H/F) | |||
| (n)* | (ans) | ||||
| D1690C00006 | Multicentrique, répartition aléatoire, double insu, contrôlée par placebo10 | 4 groupes : dapagliflozine à 2,5, 5 ou 10 mg ou placebo Traitement de fond : insuline à ≥ 30 UI/jour ± 2 ADO au maximum Dans la phase de LD, augmentation forcée de la dose de dapagliflozine, passant de 5 à 10 mg Voie orale, 24 semaines + 24 semaines + 56 semaines | 196 - 212/ 610/ 807 (CD) | 59,3 | Hommes : 48 % Femmes : 52 % |
ADO = antidiabétique oral; CD = courte durée; LD = longue durée
Des patients atteints de diabète de type 2 et dont l’équilibre glycémique était inadéquat (taux d’HbA1c ≥ 7,5 % et ≤ 10,5 %) ont été répartis au hasard dans une étude à double insu et contrôlée par placebo de 24 semaines visant à évaluer la dapagliflozine en traitement d’appoint à l'insuline. Les patients qui suivaient une insulinothérapie stable depuis au moins 8 semaines, avec une dose moyenne d'insuline injectable d'au moins 30 UI par jour, et qui recevaient au maximum deux antidiabétiques oraux ont été répartis au hasard après avoir participé à une période de recrutement de 2 semaines pour recevoir de la dapagliflozine à 2,5 mg, de la dapagliflozine à 5 mg ou de la dapagliflozine à 10 mg ou un placebo en plus de la dose d'insuline et des autres antidiabétiques oraux qu’ils recevaient, le cas échéant. Les patients ont été stratifiés selon la présence ou l’absence de traitement de fond par des antidiabétiques oraux. L’augmentation ou la diminution de la dose d’insuline n’était permise que pendant la phase de traitement chez les patients qui n’atteignaient pas des objectifs glycémiques précis. Les sujets prenant de la metformine devaient recevoir ≥ 1500 mg/jour.
Dans cette étude, 50 % des patients (n = 392) recevaient de l’insuline en monothérapie au départ, tandis que 50 % recevaient un ou deux antidiabétiques oraux en plus de l’insuline. De ces derniers, 80 % (n = 319) recevaient déjà de l’insuline et de la metformine en bithérapie comme traitement de fond. Le nombre de patients recevant d’autres associations d’antidiabétiques oraux était insuffisant aux fins d’évaluation. Par conséquent, l’utilisation avec des associations d’antidiabétiques oraux autres que la metformine seule n’est pas indiquée. Dans l’ensemble de l’échantillon de patients, 48 % prenaient de l’insuline à doses variables et de l’insuline basale, 35 % prenaient de l’insuline à doses variables seulement et 17 % prenaient de l’insuline basale. Environ 88 % des patients se sont rendus au terme de 24 semaines. À la semaine 24, la dapagliflozine à 10 mg a entraîné une réduction significative du taux d’HbA1c et de la dose moyenne d'insuline ainsi qu’une réduction significative du poids corporel, comparativement au placebo (tableau 20; l'effet de la dapagliflozine sur le taux d’HbA1c était semblable chez les patients des deux strates.
Résultats de l’étude
Tableau 20 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) sur la dapagliflozine en association avec de l’insuline avec ou sans un maximum de deux antidiabétiques oraux§§
Critère d’évaluation de l’efficacité Dapagliflozine
à 10 mg + insuline N = 194†
Placebo + insuline N = 193†
Taux d’HbA1c (%)
Valeur de départ (moyenne) 8,58 8,46
Variation par rapport au départ (moyenne ajustée‡) −0,90 −0,30
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−0,60§
(−0,74; −0,45)
Glycémie à jeun (mmol/L)
Valeur de départ (moyenne) 9,6 9,4
Variation par rapport au départ (moyenne ajustée‡) −1,2 0,2
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,4§
(−1,9; −0,9)
Poids corporel (kg)
Valeur de départ (moyenne) 94,63 94,21
Variation par rapport au départ (moyenne ajustée‡) −1,67 0,02
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,68§
(−2,19; −1,18)
* RADO : report en aval de la dernière observation (avant le traitement de secours pour les patients qui en ont reçu).
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ. § Valeur p < 0,0001 vs placebo.
§§ L’utilisation avec des associations d’antidiabétiques oraux autres que la metformine seule n’est pas indiquée.
Issues cardiovasculaires chez les patients atteints de diabète de type 2
Plan de l’étude
L’étude DECLARE-TIMI 58 (Dapagliflozin Effect on Cardiovascular Events) était une étude clinique internationale, multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo et dictée par les événements visant à évaluer l’effet de la dapagliflozine par rapport à celui du placebo sur les issues CV lorsqu’ils sont ajoutés au traitement de fond actuel chez des patients atteints de diabète de type 2 et présentant des facteurs de risque CV ou une maladie CV établie. L’évaluation devait se faire en deux étapes. Premièrement, on a mesuré la non-infériorité entre la dapagliflozine et le placebo en rapport avec le principal critère d’évaluation de l’innocuité composé des décès d’origine CV, des cas d’infarctus du myocarde (IM) et des cas
d’accident vasculaire cérébral (AVC) ischémique, qui sont appelés des événements cardiovasculaires majeurs (ECVM). Si une non-infériorité en rapport avec les ECVM était démontrée, l’étude testait ensuite en parallèle la supériorité en rapport avec les deux principaux critères d’évaluation de l’efficacité, soit les ECVM et le critère composé des hospitalisations pour insuffisance cardiaque et des décès d’origine cardiovasculaire2.
Tous les patients étaient atteints de diabète de type 2 et présentaient soit plusieurs facteurs de risque (au moins deux autres facteurs de risque CV [être âgé de ≥ 55 ans chez les hommes ou de ≥ 60 ans chez les femmes, et au moins un parmi les suivants : dyslipidémie, hypertension ou tabagisme actuel]) sans n’avoir jamais subi d’événement CV au départ (prévention primaire), soit une maladie CV établie (prévention secondaire). L’étude DECLARE-TIMI 58 a été conçue de manière à assurer l’inclusion d’un large éventail de patients. Les traitements concomitants pour le diabète et l’athérosclérose pouvaient être ajustés à la discrétion des chercheurs, conformément à la norme de soins pour ces maladies.
Sur 17 160 patients répartis au hasard, 10 186 (59,4 %) n’avaient pas de maladie CV établie et 6974 (40,6 %) en avaient une. Au total, 8582 patients ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg et 8578, un placebo; les patients ont été suivis pendant une période moyenne de 4,1 ans. Dans l’étude, 98,5 % des sujets ont participé à celle-ci jusqu’à la fin, le statut vital de 99,3 % des sujets était connu, et 13 181 sujets (76,8 %) prenaient toujours le médicament à l’étude à la fin de celle-ci.
L’âge moyen des patients de l’étude était de 63,9 ans, 37,4 % étaient des femmes, 79,6 % étaient de race blanche, 3,5 % de race noire ou afro-américaine et 13,4 % étaient d’origine asiatique. Environ 46 % des patients traités par la dapagliflozine étaient âgés de 65 ans ou plus et 6,3 % étaient âgés de 75 ans ou plus. Au total, 22,4 % étaient atteints de diabète depuis ≤ 5 ans et la durée moyenne du diabète était de 11,9 ans. Le taux moyen d’HbA1c était de 8,3 % et l’IMC moyen se montait à 32,0 kg/m2. Au départ, 10,0 % des patients avaient des antécédents d’insuffisance cardiaque. Le TFGe moyen était de 85,2 mL/min/1,73 m2, 7,4 % des patients avaient un TFGe < 60 mL/min/1,73 m2 et 45,1 % avaient un TFGe ≥ 60 à < 90 mL/min/1,73 m2. Au départ, 30,3 % des patients présentaient une microalbuminurie ou une macroalbuminurie (rapport albumine/créatinine urinaire ≥ 30 à ≤ 300 mg/g ou > 300 mg/g, respectivement). La plupart des patients (98,1 %) prenaient un ou plusieurs antidiabétiques au départ. Au total, 82,0 % des patients étaient traités par la metformine, 40,9 % par l’insuline, 42,7 % par une sulfonylurée, 16,8 % par un inhibiteur de la DPP-4 et 4,4 % par un agoniste des récepteurs du GLP-1. Environ 81,3 % des patients étaient traités par des inhibiteurs de l’ECA ou des ARA, 75,0 % par des statines, 61,1 % par des antiplaquettaires, 55,5 % par l’acide acétylsalicylique, 52,6 % par des bêta-bloquants, 34,9 % par des bloqueurs des canaux calciques, 22,0 % par des diurétiques thiazidiques et 10,5 % par des diurétiques de l’anse.
Résultats de l’étude
Les résultats ont montré l’innocuité de la dapagliflozine sur le plan CV (évaluée selon une marge de non-infériorité de 1,3 par rapport au placebo pour le critère composé de décès d’origine CV, d’IM ou d’AVC ischémique [ECVM]; test unilatéral, p < 0,001).
2Les deux principaux critères d’évaluation de l’efficacité peuvent être utilisés lorsque l’un ou l’autre de ces critères d’évaluation permet, par ses résultats favorables, de conclure à l’efficacité. Les deux principaux critères d’évaluation de l’efficacité dans l’étude DECLARE-TIMI 58 ont été évalués de façon indépendante et en parallèle. Pour limiter l’erreur de type 1, le risque α a été réparti entre les deux principaux critères d’évaluation.)
La dapagliflozine s’est révélée supérieure au placebo dans la réduction de l’incidence du principal critère d’évaluation composé des hospitalisations pour insuffisance cardiaque et des décès d’origine CV, correspondant à une réduction de 17 % du risque (RRI : 0,83 [IC à 95 % : 0,73; 0,95]; p = 0,005) (figure 1). Les analyses des composants individuels de ce critère indiquent que la différence dans l’effet du traitement était due aux hospitalisations pour insuffisance cardiaque (RRI : 0,73 [IC à 95 % : 0,61; 0,88]) et qu’il n’y avait pas de différence claire dans les décès d’origine CV (RRI : 0,98 [IC à 95 % : 0,82; 1,17]) (figure 2).
Figure 1 Temps écoulé avant la survenue d’un premier événement du critère composé des hospitalisations pour insuffisance cardiaque et des décès d’origine cardiovasculaire dans l’étude DECLARE-TIMI 58
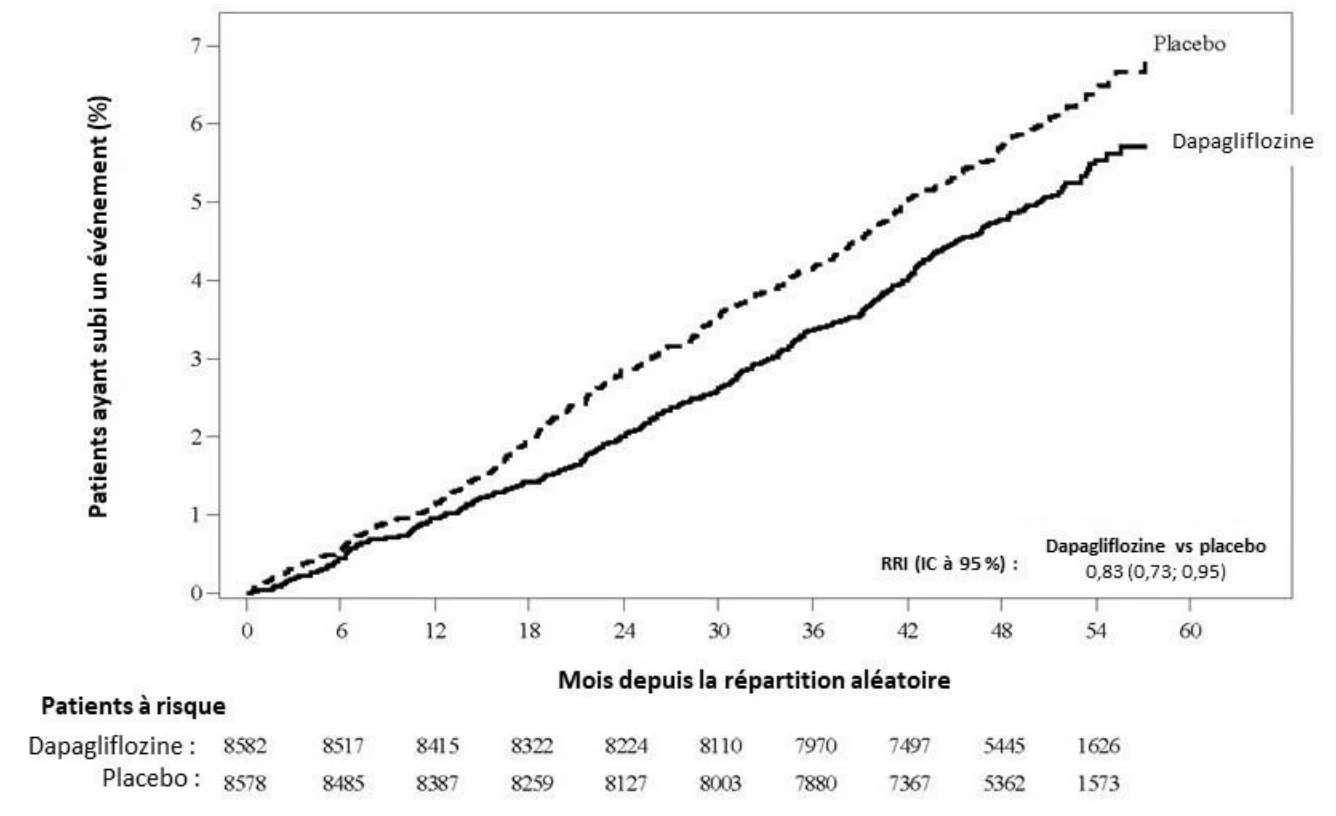
Le terme Patients à risque désigne le nombre de patients à risque au début de la période. IC = intervalle de confiance, RRI = rapport des risques instantanés
Figure 2 Temps écoulé avant la survenue de la première hospitalisation pour insuffisance cardiaque dans l’étude DECLARE-TIMI 58
Le terme Patients à risque désigne le nombre de patients à risque au début de la période. IC = intervalle de confiance, RRI = rapport des risques instantanés
La supériorité de la dapagliflozine par rapport au placebo n’a pas été démontrée pour les ECVM (RRI = 0,93 [IC à 95 % : 0,84; 1,03]; p = 0,172) (figure 3, tableau 21). Les analyses des composants individuels des ECVM indiquent que l’incidence des IM était numériquement plus faible dans le groupe sous dapagliflozine que dans le groupe sous placebo (RRI = 0,89 [IC à 95 % : 0,77; 1,01]), sans aucune différence claire observée pour les décès d’origine CV ou les AVC ischémiques.
Figure 3 Temps écoulé avant la survenue d’un premier ECVM dans l’étude
DECLARE-TIMI 58
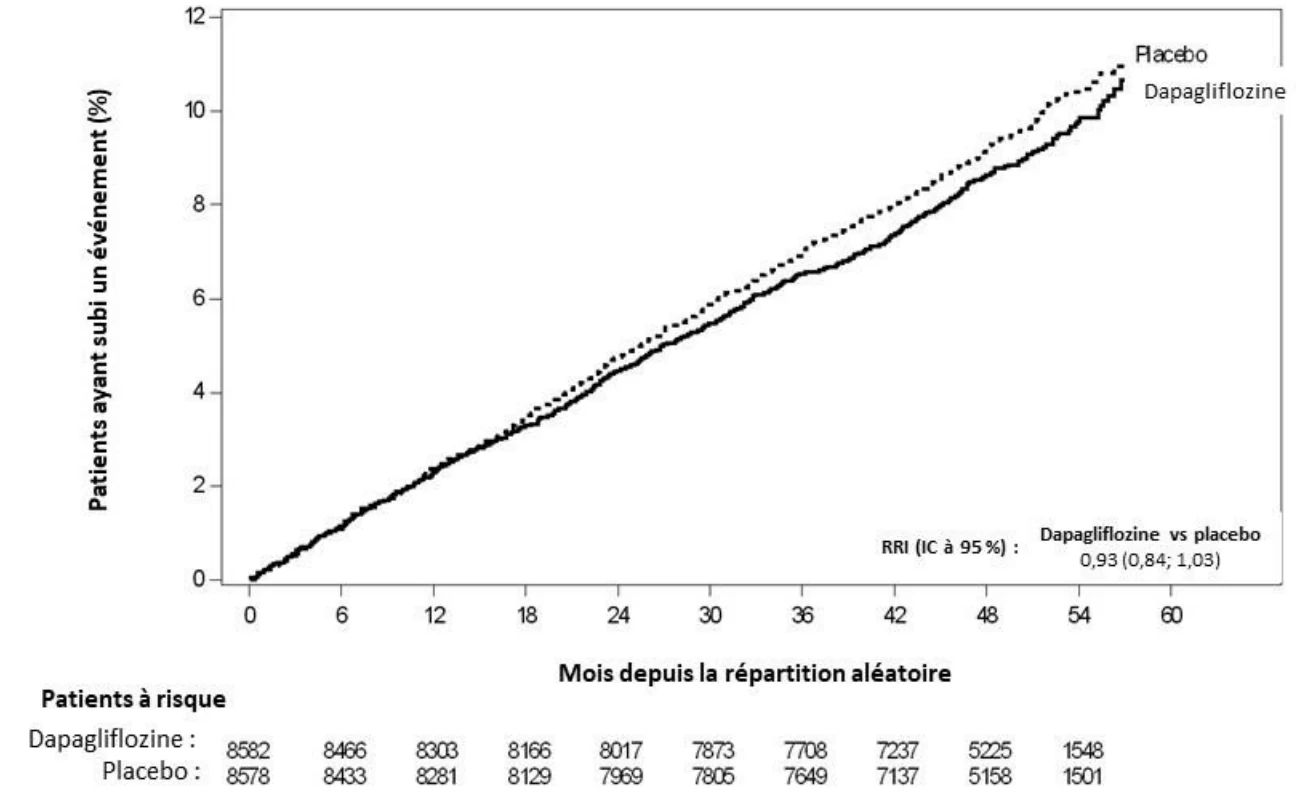
Le terme Patients à risque désigne le nombre de patients à risque au début de la période. IC = intervalle de confiance, RRI = rapport des risques instantanés
Étant donné que les ECVM n’étaient pas statistiquement significatifs, les critères d’évaluation secondaires rénaux composés (temps écoulé avant la survenue de la première diminution du TFGe confirmée et soutenue, néphropathie terminale, décès d’origine rénale ou CV) et la mortalité toutes causes confondues n’ont pas été inclus dans les analyses de confirmation.
Tableau 21 Effets du traitement sur les critères d’évaluation composés* et leurs composants dans l’étude DECLARE
Patients ayant subi un événement, n (%) | ||
Critère d’évaluation de l’efficacité
Dapagliflozine à 10 mg N = 8582 | Placebo N = 8578 | RRI (IC à 95 %)† |
Valeur p‡
Critère composé : hospitalisation pour IC, décès d’origine CV
| 417 (4,9) | 496 (5,8) | 0,83 (0,73; 0,95) |
0,005
Hospitalisation pour IC§
| 212 (2,5) | 286 (3,3) | 0,73 (0,61; 0,88) |
< 0,001
Décès d’origine CV§
| 245 (2,9) | 249 (2,9) | 0,98 (0,82; 1,17) |
0,830
Critère composé : décès d’origine CV, IM ou AVC ischémique
| 756 (8,8) | 803 (9,4) | 0,93 (0,84; 1,03) |
0,172
Décès d’origine CV§
| 245 (2,9) | 249 (2,9) | 0,98 (0,82; 1,17) |
0,830
Infarctus du myocarde§
| 393 (4,6) | 441 (5,1) | 0,89 (0,77; 1,01) |
0,080
AVC ischémique§
| 235 (2,7) | 231 (2,7) | 1,01 (0,84; 1,21) |
0,916
Critère d’évaluation rénal compos駧
| 370 (4,3) | 480 (5,6) | 0,76 (0,67; 0,87) |
Mortalité toutes causes confondues
| 529 (6,2) | 570 (6,6) | 0,93 (0,82; 1,04) |
AVC = accident vasculaire cérébral; CV = cardiovasculaire; hospitalisation pour IC = hospitalisation pour insuffisance cardiaque; IC à 95 % = intervalle de confiance à 95 %; IM = infarctus du myocarde; N = nombre de patients; RRI = rapport des risques instantanés; TFGe = taux de filtration glomérulaire estimé
* Ensemble d’analyse intégral.
† Le RRI, l’IC et les valeurs p pour chaque paramètre d’efficacité calculés au moyen d’un modèle de risques proportionnels de Cox (test de Wald) évaluant le temps écoulé avant la survenue d’un premier événement, stratifié selon la valeur initiale du risque CV et la présence ou l’absence d’hématurie. Les modalités de traitement étaient prises en compte dans ce modèle. ‡ La supériorité par rapport au placebo à l’égard de l’hospitalisation pour insuffisance cardiaque ou du décès d’origine CV et la supériorité par rapport au placebo à l’égard des ECVM ont été vérifiées en parallèle à la suite de la procédure de test fermé au niveau α = 0,0231 (valeur bilatérale). Étant donné que le critère composé de l’hospitalisation pour insuffisance cardiaque et du décès d’origine CV était statistiquement significatif, la valeur α complète a été reprise pour vérifier les ECVM au niveau α = 0,0462 (valeur bilatérale). Étant donné que les ECVM n’étaient pas statistiquement significatifs, les critères d’évaluation secondaires rénaux composés et la mortalité toutes causes confondues n’ont pas été inclus dans les analyses de confirmation.
§ Les composants des critères d’évaluation composés étaient des variables exploratoires. §§ Diminution confirmée et soutenue de ≥ 40 % du TFGe jusqu’à < 60 mL/min/1,73 m2, néphropathie terminale (dialyse ≥ 90 jours ou transplantation rénale, diminution confirmée et soutenue du TFGe < 15 mL/min/1,73 m2), décès d’origine rénale ou CV.
Les patients de l’étude DECLARE-TIMI 58 ont été stratifiés selon la catégorie de risque CV (facteurs de risque CV ou maladie CV établie). Le bienfait de la dapagliflozine par rapport au placebo dans la réduction du risque d’hospitalisation pour insuffisance cardiaque a été observé chez des patients atteints ou non d’une maladie CV établie (figure 4) et ce bienfait a également été observé dans les principaux sous-groupes formés selon l’âge (> 65 ans et ≥ 65 ans, et < 75 ans et ≥ 75 ans), le sexe, la fonction rénale (TFGe) et la région. On observe une tendance associée à un effet de la dapagliflozine sur les ECVM chez les patients présentant une maladie CV établie au départ et à des résultats neutres chez les patients ayant des facteurs de risque CV (figure 4).
Figure 4 Issues cardiovasculaires chez les patients atteints ou non d’une maladie
CV établie dans l’étude DECLARE-TIMI 58
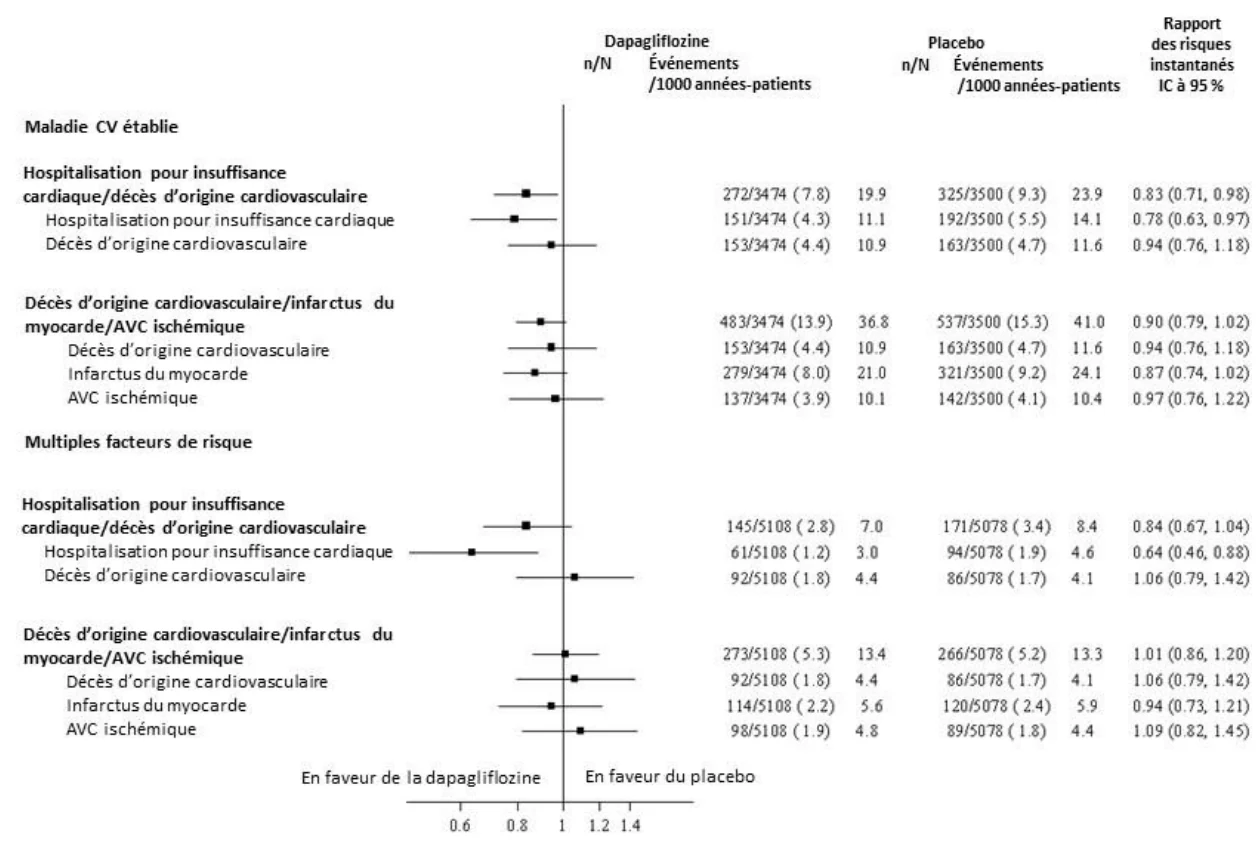
Le temps écoulé avant la survenue d’un premier événement a été analysé au moyen d’un modèle de risques proportionnels de Cox.
IC = intervalle de confiance
Utilisation chez des patients atteints de diabète de type 2 et de maladies cardiovasculaires
Plan des études
Dans deux études contrôlées par placebo de 24 semaines suivies d’une période de prolongation de 80 semaines, 1876 patients atteints de diabète de type 2 et d'une maladie cardiovasculaire ont été répartis au hasard pour recevoir la dapagliflozine à 10 mg (N = 935) ou un placebo (N = 941).
Les patients présentaient une maladie cardiovasculaire établie et un équilibre glycémique inadéquat (taux d’HbA1c ≥ 7,0 % et ≤ 10,0 %), malgré un traitement stable par des antidiabétiques oraux et/ou de l'insuline. Quatre-vingt-seize pour cent des patients traités par la dapagliflozine à 10 mg étaient atteints d'hypertension au départ et les événements cardiovasculaires admissibles les plus fréquents étaient la coronaropathie (76 %) et l’AVC (20 %). Environ 19 % des patients ont reçu des diurétiques de l’anse pendant les études et 14 % présentaient une insuffisance cardiaque congestive (classe III de la NYHA chez 1 %). Environ 37 % des patients ont reçu de la metformine et un antidiabétique oral additionnel (sulfonylurée, thiazolidinedione, inhibiteur de la DPP-4 ou autre antidiabétique oral avec ou sans insuline au début de l’étude), 38 % ont reçu de l’insuline et au moins un antidiabétique oral et 18 % ont reçu de l’insuline seule.
Résultats des études
Dans les deux études, à la semaine 24, la dapagliflozine à 10 mg a produit une amélioration significative du taux d’HbA1c comparativement au placebo (tableau 22). Des réductions significatives du poids corporel et de la TAS en position assise ont également été observées chez les patients traités par la dapagliflozine à 10 mg comparativement au placebo. Dans les deux études, les réductions du taux d’HbA1c et du poids corporel se sont généralement maintenues jusqu’aux semaines 52 et 104.
Tableau 22 Résultats à la semaine 24 (RADO*) de deux études contrôlées par placebo comparant la dapagliflozine à un placebo chez des patients atteints de diabète de type 2 et d'une maladie cardiovasculaire
| Étude D1690C00018 |
Étude D1690C00019
Critère d’évaluation de l’efficacité
Dapagliflozine à 10 mg + traitement habituel N = 455† | Placebo + traitement habituel N = 459† | Dapagliflozine à 10 mg + traitement habituel N = 480† |
Placebo + traitement habituel N = 482†
Taux d’HbA1c (%)
Valeur de départ (moyenne)
| 8,18 | 8,08 | 8,04 |
8,07
Variation par rapport au départ (moyenne ajustée‡)
| −0,38 | 0,08 | −0,33 |
0,07
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−0,46§ (−0,56; −0,37) | −0,40§ (−0,50; −0,30) |
Poids corporel (kg)
Valeur de départ (moyenne)
| 92,63 | 93,59 | 94,53 |
93,22
Tableau 22 Résultats à la semaine 24 (RADO*) de deux études contrôlées par placebo comparant la dapagliflozine à un placebo chez des patients atteints de diabète de type 2 et d'une maladie cardiovasculaire
| Étude D1690C00018 |
Étude D1690C00019
Critère d’évaluation de l’efficacité
Dapagliflozine à 10 mg + traitement habituel N = 455† | Placebo + traitement habituel N = 459† | Dapagliflozine à 10 mg + traitement habituel N = 480† |
Placebo + traitement habituel N = 482†
Variation par rapport au départ (valeur ajustée en %‡)
| −2,56 | −0,30 | −2,53 |
−0,61
Écart par rapport au placebo (valeur ajustée en %‡) (IC à 95 %)
−2,27§ (−2,64; −1,89) | −1,93§ (−2,31; −1,54) |
* RADO : report en aval de la dernière observation.
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ. § Valeur p < 0,0001.
Tension artérielle
À la semaine 24, dans 11 études cliniques, le traitement par la dapagliflozine à 10 mg a réduit la tension artérielle systolique corrigée selon le placebo en moyenne de -1,3 à -5,3 mm Hg par rapport au départ dans toutes les études portant sur la monothérapie et toutes les études contrôlées par placebo sur les traitements d'association.
Densité minérale osseuse et composition corporelle des patients atteints de diabète de type 23
Une étude de 24 semaines effectuée chez 182 sujets diabétiques et dans laquelle la composition corporelle a été évaluée par absorptiométrie à rayons X en biénergie (DEXA) a montré des réductions sous dapagliflozine à 10 mg + metformine comparativement au placebo + metformine du poids corporel et de la masse grasse plutôt qu’une diminution de la masse maigre ou une perte liquidienne; une interaction importante a été constatée entre le sexe et la perte de poids, celle-ci étant plus marquée chez les hommes que chez les femmes. Comparativement au traitement par le placebo + metformine, le traitement par la dapagliflozine à 10 mg + metformine a été associé à une diminution numérique du tissu adipeux viscéral (voir le tableau 23).
Dans une prolongation de cette étude jusqu’à la semaine 102, aucune variation de la densité minérale osseuse dans la colonne lombaire, le col du fémur ou la hanche totale n’a été observée dans l’un ou l’autre groupe de traitement (diminution moyenne < 0,5 % par rapport au départ dans toutes les régions anatomiques).
3Les deux principaux critères d’évaluation de l’efficacité peuvent être utilisés lorsque l’un ou l’autre de ces critères d’évaluation permet, par ses résultats favorables, de conclure à l’efficacité. Les deux principaux critères d’évaluation de l’efficacité dans l’étude DECLARE-TIMI 58 ont été évalués de façon indépendante et en parallèle. Pour limiter l’erreur de type 1, le risque α a été réparti entre les deux principaux critères d’évaluation.)
Tableau 23 Résultats d’une étude contrôlée par placebo de 24 semaines (RADO*) de la dapagliflozine en association avec de la metformine sur le poids corporel chez des sujets atteints de diabète de type 2 dont la maladie n’était pas adéquatement maîtrisée par la metformine
Critère d’évaluation de l’efficacité Dapagliflozine à
10 mg + metformine
N = 89†
Placebo + metformine
N = 91†
Poids corporel total (kg)
Valeur de départ (moyenne) 92,06 90,91
Valeur moyenne à la semaine 24 (RADO) 89,06 90,01
Variation par rapport au départ (moyenne ajustée‡) −2,96 −0,88
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−2,08β
(−2,84; −1,31)
Sexe
Hommes N = 49 N = 51
Valeur de départ (moyenne) 98,09 95,89
Valeur moyenne à la semaine 24 (RADO) 94,40 95,01
Variation par rapport au départ (moyenne ajustée‡) −3,56 −0,80
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−2,76§
(−3,78; −1,74)
Femmes N = 40 N = 40
Valeur de départ (moyenne) 84,68 84,56
Valeur moyenne à la semaine 24 (RADO) 82,52 83,63
Variation par rapport au départ (moyenne ajustée‡) −2,28 −1,06
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,22§
(−2,36; −0,08)
Masse grasse du corps (kg)
Valeur de départ (moyenne) 33,56 33,08
Valeur moyenne à la semaine 24 (RADO) 31,29 32,32
Variation par rapport au départ (moyenne ajustée‡) −2,22 −0,74
Écart par rapport au placebo (moyenne ajustée‡)
(IC à 95 %)
−1,48β
(−2,22; −0,74)
* RADO : report en aval de la dernière observation.
† Patients répartis au hasard et traités chez qui l’efficacité a été évaluée au départ et au moins une fois par la suite.
‡ Moyennes des moindres carrés corrigées en fonction de la valeur de départ. β Valeur p < 0,0001.
§ Valeur p < 0,0481.
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë et toxicité de doses répétées
Dapagliflozine et chlorhydrate de metformine
Une étude de trois mois sur la toxicité de doses orales répétées a été effectuée chez le rat avec l'association à dose fixe de dapagliflozine et de metformine. Aucune toxicité n’a été observée à des expositions (ASC) de 52 et 1,4 fois la dose maximale recommandée chez l’humain (DMRH) pour la dapagliflozine et la metformine, respectivement. Les résultats non cliniques concordent avec ceux des études menées sur la dapagliflozine et la metformine administrées séparément.
Dapagliflozine
La dapagliflozine s’est révélée d’une faible toxicité aiguë. Les doses létales minimales de dapagliflozine après l’administration orale d’une dose unique étaient de 750 mg/kg chez le rat et de 3000 mg/kg chez la souris.
La dapagliflozine a été bien tolérée lorsqu’elle a été administrée par voie orale à des rats pendant une période allant jusqu’à six mois à des doses ≤ 25 mg/kg/jour (jusqu’à 340 fois l’exposition humaine [ASC] à la dose maximale recommandée chez les humains [DMRH] de 10 mg/jour, entraînant une ASC de 0,465 μg.h/mL), et à des chiens pendant une période allant jusqu’à 12 mois à des doses ≤ 120 mg/kg/jour (jusqu’à 3300 fois l’exposition à la DMRH). Chez le rat, des lésions rénales (principalement dilatation des tubules corticaux, dilatation des tubules médullaires, dégénérescence, nécrose, minéralisation et hyperplasie réactive et exacerbation de la néphropathie évolutive chronique), une formation accrue d’os trabéculaire et une minéralisation des tissus (associée à l’augmentation de la calcémie) ont été observées à de fortes expositions (≥ 2100 fois la DMRH). Malgré une exposition ≥ 3200 fois l’exposition humaine à la DMRH, aucune toxicité limitant la dose ni effet toxique sur les organes cibles n’ont été mis en évidence dans l’étude de 12 mois chez le chien.
Génotoxicité
Dapagliflozine
La dapagliflozine a donné des résultats négatifs dans le test de mutagénicité d’Ames et des résultats positifs dans des tests de clastogénicité in vitro, mais seulement après activation par la fraction S9 et à des concentrations ≥ 100 µg/mL. La dapagliflozine s’est révélée non clastogène in vivo dans une série d’études évaluant la formation de micronoyaux ou la réparation de l’ADN chez des rats à des multiples d’exposition > 2100 fois l’exposition humaine à la DMRH. Ces études, ainsi que le fait qu’aucune tumeur n’a été observée dans les études sur le pouvoir cancérogène chez le rat et la souris, appuient la conclusion que la dapagliflozine ne présente pas de risque de génotoxicité chez les humains.
Chlorhydrate de metformine
La metformine s’est révélée dépourvue de pouvoir mutagène selon les tests in vitro suivants : test d’Ames (S. typhimurium), test de mutation génique (cellules de lymphome de souris) ou test d’aberrations chromosomiques (lymphocytes humains). Les résultats du test de formation de micronoyaux in vivo chez la souris ont également été négatifs.
Cancérogénicité
Dapagliflozine
La dapagliflozine n’a pas provoqué l’apparition de tumeurs chez la souris ou le rat à l’une ou l’autre des doses évaluées dans des études de cancérogénicité de 2 ans. Chez la souris, les doses orales étaient de 5, 15 et 40 mg/kg/jour chez les mâles et de 2, 10 et 20 mg/kg/jour chez les femelles, et chez le rat, elles étaient de 0,5, 2 et 10 mg/kg/jour chez les mâles et les femelles. Les plus fortes doses étudiées chez les souris étaient équivalentes à des multiples d’exposition mesurée par l’ASC d’environ 72 fois (mâles) et 105 fois (femelles) l’ASC chez l’humain à la DMRH. Chez les rats, l’exposition (ASC) correspondait à environ 131 fois (mâles) et 186 fois (femelles) l’ASC chez l’humain à la DMRH. Dans une étude sur l’initiation et la promotion de tumeurs de la vessie d’une durée de 6 mois réalisée chez des rats traités par la dapagliflozine (7 fois la DMRH), les résultats ont montré que la dapagliflozine n’entre en jeu ni dans la promotion ni dans la progression du cancer de la vessie.
Chlorhydrate de metformine
Des études de cancérogénicité de longue durée ont été effectuées chez le rat (administration pendant 104 semaines) et la souris (administration pendant 91 semaines) à des doses pouvant atteindre 900 mg/kg/jour et 1500 mg/kg/jour respectivement. Dans les deux cas, ces doses sont environ quatre fois la dose quotidienne maximale recommandée chez l’humain de metformine, soit 2000 mg, selon les comparaisons des surfaces corporelles. Aucun signe de cancérogénicité liée à la metformine n’a été observé chez les rats mâles et femelles. De même, le pouvoir tumorigène de la metformine semblait être nul chez les rats mâles. En revanche, une incidence accrue de polypes bénins du stroma utérin a été relevée chez les rates recevant 900 mg/kg/jour.
Toxicologie pour la reproduction et le développement
Dapagliflozine
Dans une étude sur la fertilité et le développement embryonnaire précoce chez le rat, la dapagliflozine n’a eu aucun effet sur l’accouplement, la fertilité ou le développement embryonnaire précoce chez les mâles ou les femelles traités aux multiples d’exposition allant jusqu’à 998 fois et 1708 fois la DMRH chez les mâles et les femelles, respectivement.
Dans une étude du développement prénatal et postnatal, des rates ont été traitées du 6e jour de gestation au 21e jour de lactation avec 1, 15 ou 75 mg/kg/jour et les petits ont été indirectement exposés au médicament in utero et tout au long de la lactation. Une incidence ou une gravité accrues de la dilatation du bassinet rénal ont été observées chez la progéniture adulte de mères traitées, à la dose de 75 mg/kg/jour (exposition à la dapagliflozine des mères et des petits correspondant respectivement à 1415 fois et 137 fois les valeurs chez les humains à la DMRH). Une diminution liée à la dose du poids des petits a été observée aux doses ≥ 15 mg/kg/jour (exposition des petits correspondant à au moins 29 fois les valeurs chez les humains à la DMRH). La toxicité maternelle n’était évidente qu’à 75 mg/kg/jour et se limitait à une baisse transitoire du poids corporel et de l’alimentation au début de l’administration. La dose sans effet nocif observable (DSNEO) sur le développement était de 1 mg/kg/jour (exposition maternelle correspondant à 19 fois la valeur chez les humains à la DMRH).
Dans des études sur le développement embryofœtal chez le rat et le lapin, la dapagliflozine a été administrée pendant des intervalles coïncidant avec les principales périodes de l’organogenèse chez chaque espèce. Aucune toxicité maternelle ou développementale n’a été observée chez le lapin jusqu’à la dose la plus forte de 180 mg/kg/jour (184 fois la DMRH). Chez le rat, la dapagliflozine n’a pas été tératogène à des doses allant jusqu’à 75 mg/kg/jour (1441 fois la DMRH). Les doses ≥ 150 mg/kg/jour (≥ 2344 fois la DMRH) ont été associées à une toxicité maternelle et développementale. La toxicité développementale comprenait une baisse du poids corporel des fœtus, une hausse de la létalité embryofœtale et une augmentation de l’incidence des malformations fœtales et des modifications du squelette. Les malformations comprenaient des malformations des grands vaisseaux, des côtes et corps vertébraux soudés, et une duplication des manubriums et des centres sternaux. Les modifications étaient principalement des réductions de l’ossification.
Chlorhydrate de metformine
La fertilité des rats mâles et femelles n’a pas été altérée par la metformine administrée à des doses pouvant atteindre 600 mg/kg/jour, ce qui représente environ trois fois la dose quotidienne maximale recommandée chez l’humain pour la metformine selon les comparaisons des surfaces corporelles.
La metformine ne s’est pas révélée tératogène chez le rat et le lapin à des doses pouvant atteindre 600 mg/kg/jour. Ces doses correspondent à une exposition d’environ deux (rat) et six (lapin) fois la dose quotidienne maximale recommandée de 2000 mg chez l’humain selon les comparaisons des surfaces corporelles. La détermination des concentrations fœtales a mis en évidence une barrière placentaire partielle à la metformine.
Toxicité chez les jeunes animaux
Dapagliflozine
Dans une étude sur la toxicité chez de jeunes animaux, lorsque la dapagliflozine a été administrée directement à partir du 21e jour de la période postnatale (J21PN) jusqu’au J90PN à des doses de 1, 15 ou 75 mg/kg/jour, des cas d’augmentation du poids des reins et de dilatation du bassinet et des tubules rénaux ont été signalés à toutes les doses; à la plus faible dose évaluée, l’exposition des jeunes animaux était ≥ 15 fois la DMRH. La dilatation du bassinet et des tubules rénaux observée chez les jeunes animaux ne s’est pas entièrement résorbée durant la période de rétablissement d’environ un mois.
17 Monographies de référence
- 1.
Comprimés FORXIGA®, 5 mg et 10 mg, no de contrôle 288938, Monographie de produit,
AstraZeneca Canada Inc. (2025-01-22)
- 2. Comprimés GLUCOPHAGE®, 500 mg et 850 mg, no de contrôle 211582, Monographie de produit, sanofi-aventis Canada Inc. (2018-03-02)