


Monographie de produit - Ledaga
1 INDICATIONS
LEDAGAMC (gel de chlorméthine) est indiqué dans :
- Le traitement par voie topique des lymphomes T cutanés de type mycosis fongoïde aux stades IA et IB (LTC-MF) chez les patients adultes ayant déjà reçu un traitement cutané.
1.1 Enfants
Enfants (≤ 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de LEDAGA dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 130 sujets inscrits à l’étude sur LEDAGA, 22 % étaient âgés de 65 ans et plus, et 6 % étaient âgés de 75 ans et plus. Parmi les patients traités par LEDAGA ou le comparateur au cours de l’essai clinique, on a observé une fréquence plus élevée d’événements indésirables (EI) chez les patients âgés et une proportion plus élevée de patients âgés ont abandonné le traitement en raison d’un EI.
Les données tirées des études cliniques et de l’expérience indiquent que, globalement, il n’existe aucune différence quant à l’efficacité chez les patients âgés.
2 CONTRE-INDICATIONS
LEDAGA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- LEDAGA est destiné à un usage topique seulement.
- Le traitement par LEDAGA doit être instauré sous la supervision d’un médecin spécialisé dans le traitement du LTC-MF.
4.2 Dose recommandée et modification posologique
Une fine couche de LEDAGA doit être appliquée 1 fois par jour sur les zones atteintes de la peau.
Le traitement par LEDAGA doit être interrompu en cas d’ulcérations ou de cloques cutanées, quelle que soit leur intensité, ou de dermatite modérément grave ou grave (p. ex. rougeur cutanée marquée avec œdème). En fonction de l’amélioration, le traitement par LEDAGA peut être repris à une fréquence réduite de 1 fois tous les 3 jours. Si la reprise du traitement est tolérée pendant au moins 1 semaine, la fréquence d’application peut être augmentée à 1 jour sur 2 pendant au moins 1 semaine, puis à une application 1 fois par jour si elle est tolérée.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
4.3 Administration
Pour application topique sur la peau. LEDAGA est un médicament cytotoxique (voir la section 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION). Les instructions suivantes doivent être suivies par les patients ou les aidants lors de l’application de LEDAGA :
- Les patients ne doivent appliquer LEDAGA que sur les zones cutanées atteintes. Les patients doivent se laver soigneusement les mains avec de l’eau et du savon immédiatement après avoir manipulé ou appliqué LEDAGA. En cas de contact d’une zone cutanée non atteinte avec LEDAGA, les patients doivent laver soigneusement la zone exposée avec de l’eau et du savon.
- Les aidants doivent porter des gants jetables en nitrile pendant l’application de LEDAGA sur la peau des patients. Les aidants doivent retirer les gants avec précaution (en les retournant pendant leur retrait pour éviter tout contact avec LEDAGA) et se laver soigneusement les mains avec de l’eau et du savon après les avoir retirés. En cas d’exposition cutanée accidentelle à LEDAGA, les aidants doivent immédiatement et soigneusement laver les zones exposées avec de l’eau et du savon pendant au moins 15 minutes. Retirer et laver les vêtements contaminés.
- L’extrémité du tube est recouverte d’un sceau de sécurité en aluminium. Le capuchon doit être utilisé pour percer le sceau. En cas d’absence ou d’altération du sceau de sécurité (percé ou soulevé), le tube ne doit pas être utilisé et le pharmacien doit être contacté.
- LEDAGA doit être appliqué immédiatement après sa sortie du réfrigérateur ou dans les 30 minutes qui suivent. Le tube doit être remis au réfrigérateur immédiatement après chaque utilisation. Avec des mains propres, le tube doit être remis dans la boîte d’origine et la boîte doit être placée dans le sac en plastique transparent, refermable et à l’épreuve des enfants fourni pour sa conservation au réfrigérateur.
- LEDAGA doit être appliqué sur une peau complètement sèche, au moins 4 heures avant, ou 30 minutes après une douche ou un bain. Le patient doit laisser sécher les zones traitées pendant 5 à 10 minutes après l’application avant de les recouvrir de vêtements. Les pansements occlusifs (étanches à l’air ou à l’eau) ne doivent pas être utilisés sur les zones cutanées où LEDAGA a été appliqué.
- Les émollients (hydratants) ou d’autres produits topiques peuvent être appliqués sur les zones traitées 2 heures avant ou 2 heures après l’application de LEDAGA.
- L’exposition au feu ou à des flammes ainsi que l’usage du tabac doivent être évités jusqu’à ce que LEDAGA ait séché.
Une carte destinée au patient décrivant la bonne façon d’appliquer LEDAGA sera incluse dans l’emballage au moment de la distribution. Une copie de cette carte se trouve à la dernière page de la monographie de produit.
4.5 Dose oubliée
Si une dose du médicament est oubliée, il n’est pas nécessaire de compenser la dose oubliée. N’appliquez pas la dose oubliée et continuez avec la prochaine dose prévue.
5 SURDOSAGE
Aucun cas de surdosage après l’utilisation cutanée de LEDAGA n’a été signalé pendant le programme de développement clinique ou après la commercialisation. En cas de surdosage, la région exposée doit être lavée avec de l’eau et du savon.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
LEDAGA est un gel transparent et incolore, fourni dans un tube en aluminium, scellé par une pellicule d’aluminium avec un capuchon refermable à vis en polypropylène blanc. Chaque tube contient 60 g de gel contenant 160 microgrammes de chlorméthine (sous forme de chlorhydrate de chlorméthine) par gramme de gel (équivalent à 0,02 % de chlorhydrate de chlorméthine).
La boîte comprend un tube de LEDAGA et des renseignements pour le patient sous la forme d’un dépliant et d’une carte destinée au patient.
Un sac en plastique transparent, refermable et à l’épreuve des enfants est également fourni avec la boîte. La boîte (contenant LEDAGA, le dépliant et la carte destinée au patient) est placée à l’intérieur du sac en plastique fourni.
| Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
|---|---|---|
| Topique | 160 microgrammes de chlorméthine/g de gel (équivalent à 0,02 % de chlorhydrate de chlorméthine) | Acide lactique Alcool isopropylique Butylhydroxytoluène Chlorure de sodium Édétate disodique Éther monoéthylique de diéthylèneglycol Glycérol Hydroxypropylcellulose Menthol racémique Propylèneglycol |
Pour traiter un surdosage présumé, communiquez avec le centre antipoison de votre région.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Lésion muqueuse et/ou des yeux
Il faut éviter tout contact avec les muqueuses, en particulier celles des yeux. Le contact avec les muqueuses buccales ou nasales entraîne des douleurs, des rougeurs et des ulcérations pouvant être graves. Le contact de la chlorméthine avec les yeux entraîne des douleurs, des brûlures, une inflammation, une photophobie et une vision trouble. Une cécité et une lésion irréversible grave de la partie antérieure de l’œil peuvent survenir.
Les patients doivent être informés que si une exposition des muqueuses se produit :
- un rinçage doit être effectué immédiatement pendant au moins 15 minutes avec de grandes quantités d’eau (ou une solution de chlorure de sodium à 9 mg/mL [0,9 %] pour injection, ou une solution saline équilibrée d’irrigation ophtalmique peut être utilisée en cas d’exposition de l’œil);
- des soins médicaux doivent être obtenus immédiatement (y compris une consultation auprès d’un ophtalmologue en cas d’exposition oculaire).
Hypersensibilité
Des réactions d’hypersensibilité, incluant des cas isolés d’anaphylaxie, ont été rapportées dans la documentation après l’application topique de préparations de chlorméthine.
Excipients
Ce médicament contient du propylèneglycol et du butylhydroxytoluène.
Le propylèneglycol peut provoquer une irritation cutanée.
Le butylhydroxytoluène peut provoquer des réactions cutanées locales (p. ex. une dermatite de contact) ou des d’irritations des yeux et des muqueuses.
Cancérogenèse et mutagenèse
Cancer de la peau
Les traitements cutanés du LTC-MF ont été associés à des cancers cutanés secondaires, bien qu’une contribution particulière de la chlorméthine n’ait pas été établie.
Au cours de l’étude 201 et de la période de suivi de douze mois, la survenue d’un cancer de la peau a été observée avec une fréquence globale de 4,3 %. Des cas de cancer de la peau autre que le mélanome, pour lesquels on n’a pas établi de lien de causalité, ont été observés dans les groupes recevant LEDAGA (2 % [3/128]) et le comparateur (6 % [8/127]).
Certains des cancers de la peau autres que le mélanome sont survenus chez des patients qui avaient déjà reçu des traitements connus pour provoquer un cancer de la peau autre que le mélanome. Un cancer de la peau autre que le mélanome peut survenir sur n’importe quelle région de la peau, y compris sur des zones non traitées. Par conséquent, une surveillance régulière de la peau est fortement recommandée pendant le traitement par LEDAGA et après l’arrêt de celui-ci.
Santé reproductive
Reproduction
Il est conseillé aux femmes d’éviter d’être enceintes pendant l’utilisation de LEDAGA.
Selon des rapports de cas chez l’humain, les résultats des études de reproduction chez l’animal, le mode d’action et les résultats de génotoxicité, la chlorméthine peut causer des dommages au fœtus. Des cas d’enfants nés avec des malformations après l’administration de chlorméthine par voie générale à des femmes enceintes ont été rapportés. La chlorméthine a présenté un effet tératogène et embryocide après une seule administration sous-cutanée à des animaux.
Il est conseillé aux femmes aptes à procréer et aux hommes d’utiliser une méthode de contraception efficace pendant le traitement par LEDAGA. Une méthode contraceptive de barrière doit être utilisée pour éviter l’exposition directe des organes reproducteurs à LEDAGA.
Si la patiente tombe enceinte pendant qu’elle utilise ce médicament, elle doit être informée du danger potentiel pour le fœtus. Voir la section 16 TOXICOLOGIE NON CLINIQUE.
Fertilité
D’après les données obtenues chez l’animal, la chlorméthine peut nuire à la fertilité chez les hommes et les femmes. Voir la section 16 TOXICOLOGIE NON CLINIQUE.
Peau
Réactions cutanées locales
Les patients doivent être surveillés pendant le traitement pour déceler des réactions cutanées comme une dermatite (p. ex. rougeur, gonflement et inflammation), un prurit, des cloques, des ulcérations et des infections cutanées. Le visage, les organes génitaux, l’anus et les zones de plis sont exposés à un risque accru de réactions cutanées liées à l’application topique de la chlorméthine.
Exposition secondaire à LEDAGA
Le contact direct de LEDAGA avec la peau doit être évité chez les personnes autres que le patient lui-même. Les risques liés à une exposition secondaire peuvent comprendre des réactions cutanées, des lésions des muqueuses et des cancers de la peau. Les instructions recommandées pour l’application doivent être suivies afin d’éviter toute exposition secondaire. Voir la section 4 POSOLOGIE ET ADMINISTRATION.
7.1 Populations particulières
7.1.1 Femmes enceintes
LEDAGA n’est pas recommandé pendant la grossesse.
Des cas d’enfants nés avec des malformations après l’administration de chlorméthine par voie générale à des femmes enceintes ont été rapportés.
Dans les études de reproduction chez l’animal, l’administration sous-cutanée de méchloréthamine à des rates et des furets gravides pendant l’organogenèse a entraîné la mort embryo-fœtale, des altérations de la croissance et des anomalies structurelles.
Si LEDAGA est utilisé pendant la grossesse ou si la patiente tombe enceinte pendant la prise de ce médicament, elle doit être informée du risque pour le fœtus. Voir la section 16 TOXICOLOGIE NON CLINIQUE.
7.1.2 Allaitement
On ignore si la chlorméthine est excrétée dans le lait maternel chez l’humain. Un risque pour les nouveau-nés/nourrissons ne peut être exclu en raison de la possibilité pour l’enfant allaité d’une exposition topique ou générale à la chlorméthine par contact avec la peau de la mère.
En raison du risque d’exposition topique ou générale à LEDAGA par contact avec la peau de la mère et du risque de réactions indésirables graves chez l’enfant allaité dues à la chlorméthine, il faut conseiller aux patientes de ne pas allaiter pendant le traitement par LEDAGA.
7.1.3 Enfants
Enfants (≤ 18 ans) : L’innocuité et l’efficacité dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Parmi les 130 sujets inscrits à l’étude sur LEDAGA, 22 % étaient âgés de 65 ans et plus, et 6 % étaient âgés de 75 ans et plus.
Aucune différence globale quant à l’efficacité n’a été observée entre ces sujets et les sujets plus jeunes, et aucune autre expérience clinique rapportée n’a mis en évidence des différences quant aux réponses entre les patients âgés et les patients plus jeunes. Cependant, les résultats de l’étude clinique ont révélé que la fréquence des effets indésirables est plus élevée chez les patients âgés de plus de 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment rapportés de LEDAGA étaient liés à la peau : des dermatites (p. ex. irritation cutanée, érythème, éruption cutanée, urticaire, sensation de brûlures cutanées, douleurs cutanées), un prurit, des infections cutanées, des ulcérations et des cloques cutanées, une hyperpigmentation cutanée et des réactions d’hypersensibilité cutanées.
Au cours de l’essai clinique, les événements indésirables cutanés modérément graves à graves ont été pris en charge par une réduction, une suspension ou un arrêt du traitement. Des abandons en raison d’événements indésirables ont été observés chez 22 % des patients traités par LEDAGA et chez 18 % des patients traités par le comparateur. Soixante-sept pour cent (67 %) des abandons en raison d’effets indésirables sont survenus au cours des 90 premiers jours du traitement.
Une suspension temporaire du traitement a été observée chez 34 % des patients traités par LEDAGA et chez 20 % des patients traités par le comparateur. Une réduction de la fréquence d’administration a été observée chez 23 % des patients traités par LEDAGA et chez 12 % des patients traités par le comparateur.
Des réductions du taux d’hémoglobine, du nombre de neutrophiles ou du nombre de plaquettes ont été observées chez 13 % des patients traités par LEDAGA et chez 17 % des patients traités par le comparateur.
Les sujets suivants sur l’innocuité sont abordés plus en détail dans la section Mises en garde et précautions de la monographie de produit :
- Lésion muqueuse et/ou des yeux
- Réactions cutanées locales
- Cancer de la peau
- Exposition secondaire à LEDAGA
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
| Tableau 2 – Résumé des événements indésirables apparus au cours du traitement à une fréquence ≥ 2 % dans l’étude 201, selon les classes de systèmes d’organes (SOC) modifiées et les termes privilégiés (recodés)a (ensemble d’analyse de l’innocuité) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
SOC modifiées Termes privilégiés, n (%) | Gel de chlorméthine (N = 128) n (%) | AP (N = 127) n (%) | Tous les patients (N = 255) n (%) | ||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||
| Dermatite | 70 (54,7) | 73 (57,5) | 143 (56,1) | ||||||
| Prurit | 26 (20,3) | 21 (16,5) | 47 (18,4) | ||||||
| Infections cutanées | 15 (11,7) | 14 (11,0) | 29 (11,4) | ||||||
| Hyperpigmentation de la peau | 7 (5,5) | 9 (7,1) | 16 (6,3) | ||||||
| Ulcérations ou cloques cutanées | 8 (6,3) | 5 (3,9) | 13 (5,1) | ||||||
| Kératose actinique | 5 (3,9) | 2 (1,6) | 7 (2,7) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||
| Infection des voies respiratoires supérieures | 11 (8,6) | 10 (7,9) | 21 (8,2) | ||||||
| Rhinopharyngite | 1 (0,8) | 6 (4,7) | 7 (2,7) | ||||||
| Grippe | 2 (1,6) | 4 (3,1) | 6 (2,4) | ||||||
| Toux | 3 (2,3) | 3 (2,4) | 6 (2,4) | ||||||
| Douleur pharyngolaryngée | 3 (2,3) | 3 (2,4) | 6 (2,4) | ||||||
| Bronchite | 2 (1,6) | 3 (2,4) | 5 (2,0) | ||||||
| Dyspnée | 4 (3,1) | 0 (0,0) | 4 (1,6) | ||||||
| Pneumonie | 3 (2,3) | 0 (0,0) | 3 (1,2) | ||||||
| Troubles généraux | |||||||||
| Fatigue | 3 (2,3) | 6 (4,7) | 9 (3,5) | ||||||
| Syndrome pseudogrippal | 2 (1,6) | 3 (2,4) | 5 (2,0) | ||||||
| Pyrexie | 3 (2,3) | 2 (1,6) | 5 (2,0) | ||||||
| Douleur | 1 (0,8) | 3 (2,4) | 4 (1,6) | ||||||
| Œdème | 3 (2,3) | 1 (0,8) | 4 (1,6) | ||||||
| Xérose | 3 (2,3) | 0 (0,0) | 3 (1,2) | ||||||
| Infections et infestations | |||||||||
| Sinusite | 6 (4,7) | 3 (2,4) | 9 (3,5) | ||||||
| Infection des voies urinaires | 4 (3,1) | 2 (1,6) | 6 (2,4) | ||||||
| Infection fongique | 0 (0,0) | 3 (2,4) | 3 (1,2) | ||||||
| Troubles gastro-intestinaux | |||||||||
| Nausées | 6 (4,7) | 3 (2,4) | 9 (3,5) | ||||||
| Diarrhée | 4 (3,1) | 3 (2,4) | 7 (2,7) | ||||||
| Douleur abdominale | 3 (2,3) | 1 (0,8) | 4 (1,6) | ||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||
| Arthralgie | 5 (3,9) | 3 (2,4) | 8 (3,1) | ||||||
| Douleur au dos | 5 (3,9) | 2 (1,6) | 7 (2,7) | ||||||
| Trouble du système nerveux | |||||||||
| Maux de tête | 4 (3,1) | 5 (3,9) | 9 (3,5) | ||||||
| Étourdissements | 2 (1,6) | 3 (2,4) | 5 (2,0) | ||||||
| Paresthésie | 1 (0,8) | 3 (2,4) | 4 (1,6) | ||||||
| Syndrome du canal carpien | 0 (0,0) | 3 (2,4) | 3 (1,2) | ||||||
| Blessure, empoisonnement et complications liées à l’intervention | |||||||||
| Excoriation | 0 (0,0) | 3 (2,4) | 3 (1,2) |
|---|---|---|---|
| Tumeurs bénignes (y compris kystes et polypes) | |||
| Kyste | 3 (2,3) | 1 (0,8) | 4 (1,6) |
| Tumeurs malignes | |||
| Carcinome basocellulaire | 2 (1,6) | 4 (3,1) | 6 (2,4) |
| Troubles sanguins et du système lymphatique | |||
| Lymphadénopathie | 1 (0,8) | 4 (3,1) | 5 (2,0) |
| Troubles du système immunitaire | |||
| Hypersensibilité | 3 (2,3) | 2 (1,6) | 5 (2,0) |
| Hypersensibilité au médicament | 0 (0,0) | 3 (2,4) | 3 (1,2) |
a : analyse post-hoc avec regroupement et recodage des termes privilégiés AP = chlorhydrate de chlorméthine à 0,02 % mélangé à l’onguent AquaphorMD; SOC = classes de systèmes d’organes | |||
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été réalisée avec LEDAGA. Aucune exposition générale n’a été observée avec l’administration topique de LEDAGA; par conséquent, les interactions médicamenteuses générales ne sont pas probables.
9.3 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.4 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.5 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.6 Interactions médicament-tests de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La chlorméthine est un agent alkylant bifonctionnel qui inhibe les cellules à prolifération rapide. L’alkylation de l’ADN est la principale base des actions cytotoxiques de la chlorméthine. La chlorméthine se fixe aux positions N7 des guanines grâce à ses groupements chloroéthyl réactifs, et peut également se lier aux positions N3 dans les adénines. La nature bifonctionnelle de la chlorméthine et sa petite taille moléculaire lui permettent de former des liaisons croisées entre les brins au sein de l’ADN, par l’alkylation des positions N7 des guanines dans les brins d’ADN opposés. Des mono-adduits et des bi-adduits intra-brins sont également formés, mais la formation de liaisons croisées intra-brins fait de la chlorméthine un agent chimiothérapeutique tumoral plus efficace que les analogues monofonctionnels. Les liaisons croisées entre les brins non réparées empêchent la transcription, la réplication et la ségrégation de l’ADN, et entraînent finalement la mort cellulaire.
10.2 Pharmacodynamie
Les interactions pharmacodynamiques après l’administration topique de gel de chlorméthine n’ont pas été étudiées.
10.3 Pharmacocinétique
L’exposition générale était indétectable après l’administration topique de LEDAGA aux patients des études 201 et 202. Des échantillons de sang ont été analysés chez 16 et 15 patients après un traitement par LEDAGA (gel de chlorméthine à 0,016 %) et une préparation identique composée de chlorméthine à 0,032 % p/p, respectivement. Pour les patients ayant reçu un gel de chlorméthine à 0,016 %, des échantillons ont été prélevés pour mesurer les concentrations de chlorméthine avant l’administration de la dose, au jour 1 (échantillons de sang prélevés 1, 3 et 6 heures après l’application) et à la première visite mensuelle. Après l’administration topique de gel de chlorméthine à 0,016 %, aucune concentration plasmatique de chlorméthine n’a été décelée chez aucun des patients. Les patients qui ont reçu un gel de chlorméthine à 0,032 % n’avaient aucune concentration mesurable de chlorméthine ou de son produit de dégradation (demi-moutarde) 1 heure après l’application au jour 1 ou après 2, 4 ou 6 mois de traitement.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Avant la distribution, conservez le tube non ouvert dans le congélateur (entre -15 °C et -25 °C).
Après la distribution, avisez les patients de conserver le produit au réfrigérateur (entre 2 °C et 8 °C).
LEDAGA doit être retiré du réfrigérateur juste avant l’application et être remis au réfrigérateur immédiatement après chaque utilisation dans la boîte d’origine et à l’intérieur du sac en plastique transparent, refermable et à l’épreuve des enfants.
Tout produit LEDAGA réfrigéré non utilisé après 60 jours doit être jeté avec le sac en plastique.
LEDAGA est un médicament cytotoxique, voir la section 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
Gardez hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les instructions suivantes doivent être suivies par les patients ou les aidants lors de l’application de LEDAGA.
Les patients doivent se laver soigneusement les mains avec de l’eau et du savon après avoir manipulé ou appliqué LEDAGA. Les aidants doivent porter des gants jetables en nitrile pendant l’application de LEDAGA sur la peau des patients. Les aidants doivent retirer les gants avec précaution (en les retournant pendant leur retrait pour éviter tout contact avec LEDAGA) et se laver soigneusement les mains avec de l’eau et du savon après les avoir retirés.
En cas d’exposition cutanée accidentelle à LEDAGA, les aidants doivent immédiatement et soigneusement laver les zones exposées avec de l’eau et du savon pendant au moins 15 minutes. Retirer et laver les vêtements contaminés.
LEDAGA est un produit à base d’alcool et est inflammable. Il est recommandé de suivre les instructions d’application (voir la section 4 POSOLOGIE ET ADMINISTRATION).
LEDAGA doit être conservé au réfrigérateur à des températures comprises entre 2 °C et 8 °C. Informez les patients que l’observance des conditions d’entreposage recommandées garantira l’efficacité prévue de LEDAGA. Si LEDAGA a été laissé à température ambiante pendant plus d’une heure par jour, les patients doivent consulter un pharmacien avant d’utiliser le produit.
Avec des mains propres, remettez le tube dans la boîte d’origine, puis placez-la au réfrigérateur à l’intérieur du sac en plastique transparent et refermable, hors de la portée des enfants et en évitant tout contact avec des aliments.
Tout produit LEDAGA réfrigéré non utilisé doit être jeté après 60 jours. Il faut conseiller aux patients et aux aidants de demander à leur pharmacien comment jeter correctement le produit LEDAGA inutilisé et les déchets, y compris le sac en plastique et les gants en nitrile utilisés pour l’application. Ces matériaux ne doivent pas être jetés aux ordures afin de réduire l’exposition secondaire au minimum.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : chlorhydrate de chlorméthine
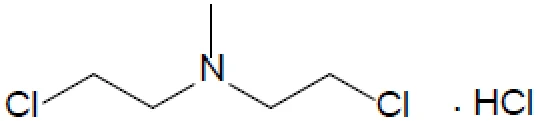
Nom chimique : chlorhydrate de la 2-chloro-N-(2-chloroéthyle)-N-méthyléthanamine Formule moléculaire et masse moléculaire : C5H11Cl2N, HCl; 192,51 g/mol
Formule de structure :
Propriétés physicochimiques :
Forme physique : solide cristallin blanc à blanc cassé
Solubilité : soluble dans l’eau, le méthanol et l’isopropanol; partiellement soluble dans l’acétone pKa : 6,1
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le gel de chlorméthine topique
| Numéro d’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian | Sexe | ||
|---|---|---|---|---|---|---|---|
| 2005NMM F-201-US | Étude multicentrique, à répartition aléatoire, menée à l’insu par un tiers (observateur) | 160 microgrammes de chlorméthine/g de gel (PG) traitement topique par un onguent (AP) appliqué 1 fois par jour pendant un maximum de 12 mois | 260 patients inscrits à l’essai 255 patients ont reçu au moins une dose du médicament à l’étude | 58 (11-88) ans | PG/AP | ||
77 (59,2 %) hommes 53 (40,8 %) femmes | |||||||
Les données démographiques initiales et les caractéristiques de la maladie étaient réparties de manière équilibré entre les groupes de traitement. L’âge médian était de 57 ans dans le groupe recevant LEDAGA et de 58 ans dans le groupe recevant le comparateur. La majorité des patients étaient des hommes (60 % dans le groupe recevant LEDAGA, 59 % dans le groupe recevant le comparateur) et de race blanche (75 % dans les deux groupes de traitement). Le nombre médian de traitements antérieurs était de 2 dans les deux groupes de traitement. Le traitement antérieur le plus courant était les dermocorticoïdes (utilisés chez 86 % des patients dans les deux groupes de traitement). La surface corporelle atteinte (SCA) médiane au départ était de 8,5 % (extrêmes : 1 %, 61 %) dans le groupe recevant LEDAGA et de 9 % (extrêmes : 1 %, 76 %) dans le groupe recevant le comparateur.
14.2 Résultats de l’étude
Étude 2005NMMF-201-US (étude 201)
L’efficacité et l’innocuité de LEDAGA ont été évaluées dans le cadre d’un essai clinique de non-infériorité, à répartition aléatoire, multicentrique, à l’insu de l’observateur, contrôlé par comparateur actif et mené auprès de 260 patients adultes atteints de LTC-MF aux stades IA (141), IB (115) et IIA (4) ayant déjà reçu au moins un traitement cutané. Les traitements antérieurs admis comprenaient les dermocorticoïdes, la photothérapie, le bexarotène topique et la moutarde azotée topique. Les patients n’étaient pas tenus d’être non répondeurs ou intolérants aux traitements antérieurs. Les patients ont été stratifiés en fonction du stade de la maladie (IA vs IB et IIA), puis répartis aléatoirement pour recevoir soit LEDAGA (équivalent à 0,02 % de chlorméthine HCl) soit le comparateur (0,02 % de chlorméthine HCl en onguent à base de pétrole).
Le médicament à l’étude devait être appliqué par voie topique 1 fois par jour pendant 12 mois. En cas de réaction cutanée, les applications pouvaient être arrêtées ou espacées. La quantité médiane quotidienne de LEDAGA utilisée était de 1,8 g. La quantité individuelle maximale quotidienne utilisée dans l’essai était de 10,5 g de gel (c.-à-d. 2,1 mg de chlorméthine HCl).
Dans le cadre de cet essai, l’utilisation de dermocorticoïdes pour traiter une dermatite découlant du traitement à l’étude n’était pas autorisée selon le protocole.
Le paramètre d’évaluation principal de l’efficacité était le taux de réponse selon le score CAILS (Composite Assessment of Index Lesion Severity). L’évaluation était effectuée à l’insu par un observateur. Le score CAILS est obtenu en ajoutant le score de gravité de chacune des catégories suivantes pour un maximum de 5 lésions cibles : érythème, desquamation, élévation de la plaque et surface des lésions. La gravité a été évaluée selon une échelle de 0 (aucune) à 8 (grave) pour l’érythème et la desquamation; de 0 à 3 pour l’élévation de la plaque; et de 0 à 9 pour la surface des lésions. Une réponse a été définie comme une amélioration d’au moins 50 % du score CAILS par rapport à la valeur initiale, confirmée lors d’une visite ultérieure au moins 4 semaines plus tard. Une réponse complète a été définie comme un score CAILS confirmé à 0. Une réponse partielle a été définie comme une réduction d’au moins 50 % du score CAILS par rapport à la valeur initiale. La non-infériorité a été considérée comme démontrée lorsque la limite inférieure de l’intervalle de confiance à 95 % du rapport des taux de réponse (LEDAGA/comparateur) était supérieure ou égale à 0,75. Le score CAILS a été ajusté par le retrait du score de la pigmentation et par la simplification de l’échelle d’élévation de la plaque.
Le paramètre d’évaluation secondaire principal était l’évaluation des patients à l’aide de l’outil d’évaluation pondérée de la gravité SWAT (Severity Weighted Assessment Tool), évaluant toutes les lésions. Le score SWAT est obtenu en mesurant chaque zone touchée en pourcentage de la surface corporelle totale (SC en %) et en le multipliant par un facteur de pondération de gravité (1 = tache, 2 = plaque, 3 = tumeur ou ulcère). Une réponse a été définie comme une réduction supérieure ou égale à 50 % du score SWAT par rapport à la valeur initiale, confirmée lors de la visite ultérieure au moins 4 semaines plus tard. L’efficacité a été évaluée dans la population évaluable quant à l’efficacité (EE), qui comprenait les 185 patients traités pendant au moins 6 mois sans déviation majeure au protocole (tableau 4), et dans la population en intention de traiter (ITT), qui comprenait les 260 patients répartis aléatoirement.
Tableau 4 – Taux de réponse confirmés aux scores CAILS et SWAT à 12 mois dans l’étude 201 (population EE)
| Taux de réponse (%) | Ratio | IC à 95 % | |||||||
|---|---|---|---|---|---|---|---|---|---|
| LEDAGA N = 90 | Comparateur N = 95 | ||||||||
Taux global de réponse (RC + RP) au score CAILS Réponse complète (RC) Réponse partielle (RP) | 76,7 % 18,9 % 57,8 % | 58,9 % 14,7 % 44,2 % | 1,301 | 1,065- 1,609 | |||||
| Taux global de réponse au | 63,3 % | 55,8 % | 1,135 | 0,893- | |||||
| score SWAT (RC + RP) | 8,9 % | 4,2 % | 1,448 | ||||||
| Réponse complète (RC) | 54,4 % | 51,6 % | |||||||
| Réponse partielle (RP) | |||||||||
CAILS = Composite Assessment of Index Lion Severity; IC = intervalle de confiance; RC = réponse complète; RP = réponse partielle; SWAT = Severity Weighted Assessment Tool
Le ratio du taux de réponse et l’intervalle de confiance à 95 % dans la population en ITT étaient de 1,226 (de 0,974 à 1,552) pour le score CAILS et de 1,017 (de 0,783 à 1,321) pour le score SWAT. Ces ratios étaient cohérents avec ceux de la population EE pour les scores CAILS et SWAT.
Des réductions des scores CAILS moyens ont été observées dès les 4 premières semaines, et d’autres réductions ont été observées avec la poursuite du traitement.
Dans la population EE, le pourcentage de patients ayant obtenu une réponse confirmée au score CAILS était similaire entre les différents stades de la maladie : IA (79,6 %) et IB-IIA (73,2 %).
Les résultats pour les autres paramètres d’évaluation secondaires (taux de réponse en pourcentage de la surface corporelle atteinte, temps écoulé jusqu’à la première réponse confirmée au score CAILS, durée de la première réponse confirmée au score CAILS et temps écoulé jusqu’à la progression de la maladie) étaient cohérents avec ceux obtenus pour les scores CAILS et SWAT.
16 TOXICOLOGIE NON CLINIQUE
Généralités
Des études conduites chez l’animal ont montré que la chlorméthine est corrosive pour la peau et les yeux, qu’elle est un puissant vésicant, qu’elle irrite les muqueuses des voies respiratoires et qu’elle est très toxique par voie orale.
Cancérogénicité
La chlorméthine s’est révélée cancérogène chez la souris lorsqu’elle était injectée par voie intraveineuse à raison de 4 doses de 2,4 mg/kg (solution à 0,1 %) à des intervalles de 2 semaines, avec des observations pendant une période maximale de 2 ans. Une fréquence accrue de lymphomes thymiques et d’adénomes pulmonaires a été observée.
L’application de chlorméthine sur la peau de souris à la dose de 0,1 mg dans 0,2 mL d’éthanol à 95 % 1 fois par semaine pendant 33 semaines n’a pas entraîné l’apparition de tumeurs. Cependant, une augmentation de la dose ou de la fréquence d’application a entraîné la formation de carcinomes squameux et de papillomes.
En particulier, l’application hebdomadaire de 0,3 mg a entraîné des tumeurs cutanées chez 8 souris sur 24 (7 papillomes [P], 1 carcinome squameux [CS]), alors que l’application de chlorméthine à la dose de 0,1 mg 3 fois par semaine chez 2 groupes différents d’animaux a entraîné des tumeurs cutanées chez 6 souris (P) sur 29 et 10 souris (1 P, 9 CS) sur 33, respectivement.
Lorsque les souris ont été exposées à une solution topique de chlorméthine à 0,1 mg dans 0,1 mL d’éthanol à 95 % 2 fois par semaine, avec ou sans exposition aux rayons UVB 3 fois par semaine, comparativement à 0,1 mL d’éthanol à 95 % 2 fois par semaine, avec ou sans exposition aux rayons UVB 3 fois par semaine pendant 52 semaines, une fréquence plus élevée et une croissance plus rapide des tumeurs (y compris des carcinomes squameux), ont été observées chez les souris traitées à la chlorméthine, en concomitance avec l’exposition aux rayons UVB.
Génotoxicité
La chlorméthine s’est révélée génotoxique dans plusieurs études de toxicologie génétique, qui portaient sur des mutations chez la drosophile, une variété de plantes, des champignons et des rongeurs. La chlorméthine a causé des mutations dans le test de mutation inverse bactérienne (test d’Ames) et des aberrations chromosomiques dans les cellules de mammifères. Des mutations dominantes létales ont été produites chez les souris ICR/Ha Swiss.
Toxicologie pour la reproduction et le développement
Les effets de la chlorméthine sur la reproduction n’ont pas été étudiés; cependant, la documentation publiée indique que la chlorméthine administrée par voie générale pourrait altérer la fertilité. Il a été montré que la chlorméthine nuit significativement à la fertilité chez les rats mâles et cause des lésions mitochondriales dans les ovocytes de souris. La chlorméthine a perturbé la fertilité chez les rats mâles à une dose de 0,25 à 0,5 mg/kg lorsqu’elle était administrée par voie intraveineuse toutes les 2 semaines à raison d’un
maximum de 12 doses. Lorsque la chlorméthine a été administrée par voie intrapéritonéale à des souris mâles et femelles pendant 4 jours consécutifs à une dose de 0,5 mg/kg, le taux de grossesse a diminué (de 80 % à 12,5 %) lorsque les mâles traités ont été accouplés avec des femelles traitées. Le traitement par la chlorméthine administrée par voie intraveineuse a été associé à un retard des menstruations, à une oligoménorrhée et à une aménorrhée temporaire ou permanente. Une tératogénicité et une létalité embryonnaire ont été observées chez des souris et des rats traités par voie générale avec de la chlorméthine HCl. L’administration intrapéritonéale de chlorméthine chez des souris gravides a causé une diminution du nombre d’embryons viables, des aberrations chromosomiques et des malformations apparentes chez les fœtus. De même, une seule injection sous-cutanée de 1 mg/kg de chlorméthine chez des rates a induit une mortalité fœtale ou une résorption fœtale, un retard général de croissance et des malformations chez 90 % des fœtus.