


Monographie de produit - Luxturna
Modifications importantes apportées récemment à la monographie
Aucune au moment de l’autorisation la plus récente.
Tables des Matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Tables des Matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 4
1 Indications .............................................................................................................................4
1.1 Pédiatrie .............................................................................................................................. 4 1.2 Gériatrie .............................................................................................................................. 4
2 Contre-indications ................................................................................................................... 4
4 Posologie et administration ..................................................................................................... 4
4.1 Considérations posologiques .............................................................................................. 4 4.2 Posologie recommandée et ajustement posologique ........................................................ 5 4.3 Reconstitution ..................................................................................................................... 6 4.4 Administration .................................................................................................................... 6 4.5 Dose oubliée ..................................................................................................................... 11
5 Surdose ................................................................................................................................. 11
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 11
7 Mises en garde et précautions ............................................................................................... 12
Généralités ..................................................................................................................................... 12 Ophtalmologique ........................................................................................................................... 12 Santé reproductive ........................................................................................................................ 13 Excrétion du vecteur ...................................................................................................................... 13 7.1 Populations particulières .................................................................................................. 13 7.1.1 Grossesse ...................................................................................................................... 13 7.1.2 Allaitement ................................................................................................................... 14 7.1.3 Enfants et adolescents ................................................................................................. 14 7.1.4 Personnes âgées ........................................................................................................... 14 7.1.5 Insuffisance rénale et hépatique .................................................................................. 14
8 Effets indésirables ................................................................................................................. 14
8.1 Aperçu des effets indésirables .......................................................................................... 14 8.2 Effets indésirables observés au cours des études cliniques ............................................. 15 8.2.1 Effets indésirable observés au cours des études cliniques - enfants et adolescents ... 17 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 17 8.5 Effets indésirables observés après la commercialisation ................................................. 17
9 Interactions médicamenteuses .............................................................................................. 17
9.2 Aperçu des interactions médicamenteuses ...................................................................... 17 9.4 Interactions médicament-médicament ............................................................................ 17 9.5 Interactions médicament-aliment .................................................................................... 18 9.6 Interactions médicament-plante médicinale .................................................................... 18 9.7 Interactions médicament-examens de laboratoire .......................................................... 18
10 Pharmacologie clinique .......................................................................................................... 18
10.1 Mode d’action ................................................................................................................... 18 10.2 Pharmacodynamie ............................................................................................................ 18 10.3 Pharmacocinétique ........................................................................................................... 18 10.4 Immunogénicité ................................................................................................................ 19
11 Conservation, stabilité et mise au rebut ................................................................................. 19
12 Instructions particulières de manipulation du produit ........................................................... 20
Partie 2 : Renseignements scientifiques ............................................................................................. 21
13 Renseignements pharmaceutiques ........................................................................................ 21
14 Études cliniques ..................................................................................................................... 21
14.1 Études cliniques par indication ......................................................................................... 21
15 Microbiologie ........................................................................................................................ 26
16 Toxicologie non clinique ........................................................................................................ 26
Renseignements destinés aux patient e s ........................................................................................... 28
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
LUXTURNAMD (voretigène néparvovec) est indiqué dans le traitement des patients adultes et des enfants qui ont une perte de vision due à une dystrophie rétinienne héréditaire causée par des mutations bialléliques confirmées du gène RPE65, et qui possèdent suffisamment de cellules rétiniennes viables.
La présence de mutations bialléliques du gène RPE65 causant une maladie doit être confirmée par un laboratoire autorisé au moyen de méthodes validées.
LUXTURNA est uniquement distribué par les centres de traitement qui ont suivi la formation obligatoire sur l’utilisation du produit.
1.1 Pédiatrie
Pédiatrie (moins de 4 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de LUXTURNA chez les enfants de moins de 4 ans n’ont pas été établies ; par conséquent, l’indication chez les enfants de moins de 4 ans n’est pas autorisée par Santé Canada (voir 14 Études cliniques).
1.2 Gériatrie
Gériatrie (65 ans ou plus) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population gériatrique n’est pas autorisée par Santé Canada.
2 Contre-indications
LUXTURNA est contre-indiqué chez les patients hypersensibles au voretigène néparvovec ou à l’un des ingrédients entrant dans la composition de ce médicament, y compris tout ingrédient non médicinal, ou à l’un des composants du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
LUXTURNA est également contre-indiqué en présence d’une :
- infection oculaire ou périoculaire;
- inflammation intraoculaire active.
4 Posologie et administration
4.1 Considérations posologiques
- Avant l’administration de LUXTURNA, la présence de mutations bialléliques du gène RPE65 causant une maladie doit être confirmée par un laboratoire autorisé au moyen de méthodes validées.
- L’ophtalmologiste spécialiste doit établir la présence d’un nombre suffisant de cellules rétiniennes viables dans les yeux du patient (voir 14 Études cliniques).
- Le traitement doit être instauré et administré par un chirurgien spécialiste de la rétine qui est expérimenté en chirurgie sous-rétinienne.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
Les patients recevront une seule dose de 1,5 x 10¹¹ vg de LUXTURNA dans chaque œil. Chaque dose (volume total : 0,3 mL) sera administrée dans l’espace sous-rétinien. Les administrations individuelles du traitement dans chaque œil ne sont pas réalisées la même journée et doivent être espacées d’au moins six jours (voir 14 Études cliniques).
Traitement immunomodulateur
Avant l’instauration du traitement immunomodulateur et avant l’administration de LUXTURNA, il faut rechercher chez le patient les symptômes d’une maladie infectieuse active de toute nature; en cas d’infection, le début du traitement doit être repoussé jusqu’au rétablissement du patient.
On recommande d’instaurer un traitement immunomodulateur en suivant le calendrier décrit au tableau 1 ci-dessous, c’est-à-dire en commençant trois jours avant l’administration de LUXTURNA dans le premier œil. L’instauration du traitement immunomodulateur dans le second œil doit suivre le même calendrier et se substituer au traitement immunomodulateur du premier œil lorsque celui-ci est terminé.
Tableau 1 Traitement immunomodulateur pré-opératoire et postopératoire
Pré-opératoire
3 jours avant l’administration Prednisone (ou l’équivalent)
1 mg/kg/jour
(maximum de 40 mg/jour)
Postopératoire
Jours 1 à 4 (4 jours)
(incluant le jour de l’administration)
Prednisone (ou l’équivalent) 1 mg/kg/jour
(maximum de 40 mg/jour) Jours 5 à 9 (5 jours) Prednisone (ou l’équivalent)
0,5 mg/kg/jour
(maximum de 20 mg/jour) Jours 10 à 14 (5 jours – une dose
administrée tous les 2 jours)
Prednisone (ou l’équivalent) 0,5 mg/kg tous les 2 jours (maximum de 20 mg/jour)
Populations particulières
Enfants (moins de 4 ans)
L’innocuité et l’efficacité de LUXTURNA chez les enfants de moins de 4 ans n’ont pas été établies. L’indication chez les enfants de moins de 4 ans n’est pas autorisée par Santé Canada (voir 1 Indications).
Il n’est pas nécessaire d’ajuster la posologie chez les enfants âgés de 4 ans ou plus.
Patients âgés (65 ans ou plus)
L’innocuité et l’efficacité de LUXTURNA n’ont pas été établies chez les patients âgés de 65 ans ou plus. L’indication dans la population gériatrique n’est pas autorisée par Santé Canada (voir 1 Indications).
Insuffisance hépatique ou rénale
L’innocuité et l’efficacité de LUXTURNA n’ont pas été établies chez les patients atteints d’insuffisance hépatique ou rénale. Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance hépatique ou rénale.
4.3 Reconstitution
Le concentré pour injection sous-rétinienne est présenté dans un flacon à dose unique de 2 mL, qui contient un volume extractible de 0,5 mL; cette solution (dont la concentration est de 5 x 10¹² vecteurs génomiques [vg] par mL) doit être diluée à 1:10 avant l’administration.
Après la dilution, chaque dose contient 1,5 x 10¹¹ vg dans un volume disponible de 0,3 mL.
Le diluant est présenté dans deux flacons à usage unique de 2 mL dont le volume extractible est de 1,7 mL.
LUXTURNA doit être utilisé immédiatement après la décongélation des flacons. Si nécessaire, il peut être entreposé à température ambiante (entre 15 et 25 °C) jusqu’à 4 heures avant son administration (voir 11 Conservation, stabilité et mise au rebut).
4.4 Administration
LUXTURNA est destiné à une administration sous-rétinienne uniquement.
Préparation en vue de l’administration
L’administration de LUXTURNA doit se faire dans les quatre heures suivant sa préparation. LUXTURNA doit être préparé en utilisant une technique stérile aseptique dans une enceinte de sécurité biologique (ESB) à flux laminaire vertical de classe II. Voici une liste d’articles nécessaires à la dilution du concentré et à la préparation de la seringue d’administration :
- Un flacon à dose unique de LUXTURNA
- Deux flacons de diluant
- Une seringue stérile de 3 mL
- Une aiguille stérile de calibre 20 et de 1 pouce de longueur
- Trois seringues stériles de 1 mL
- Trois aiguilles stériles de calibre 27 et de ½ pouce de longueur
- Deux capuchons de seringue stériles
- Un flacon en verre vide stérile de 10 mL
- Un champ opératoire stérile pour usage général
- Un sac en plastique stérile
- Deux étiquettes stériles pour les seringues d’administration
- Une étiquette vierge stérile
- Deux marqueurs cutanés stériles
Dilution de LUXTURNA
- 1. Décongeler un flacon à dose unique de LUXTURNA et deux flacons de diluant à température ambiante.
- 2. Mélanger le contenu des flacons de diluant décongelés en les retournant délicatement environ cinq fois.
- 3. Inspecter les flacons de diluant. Si des particules, une turbidité ou une coloration sont visibles, ne pas utiliser le ou les flacons; utiliser un ou des nouveaux flacons de diluant.
- 4. Se procurer une seringue stérile de 3 mL, une aiguille stérile de calibre 20 (1 pouce de longueur), et un flacon en verre vide stérile de 10 mL.
- 5. En utilisant la seringue de 3 mL munie de l’aiguille de calibre 20 (1 pouce de longueur), transférer 2,7 mL de diluant dans le flacon en verre de 10 mL. Jeter l’aiguille et la seringue dans un contenant approprié.
- 6. Mélanger le contenu du flacon à dose unique de LUXTURNA décongelé en le retournant délicatement environ cinq fois. Ne pas agiter.
- 7. Inspecter visuellement le flacon à dose unique de LUXTURNA. Si des particules, une turbidité ou une coloration sont visibles, ne pas utiliser le flacon; utiliser un nouveau flacon à dose unique de LUXTURNA.
- 8.
Se procurer une seringue stérile de 1 mL et une aiguille stérile de calibre 27 (½ pouce de longueur). Aspirer 0,3 mL de LUXTURNA en utilisant une seringue stérile de 1 mL munie d’une aiguille stérile de calibre 27 (½ pouce de longueur) (figure 1).
Figure 1 – Seringue contenant 0,3 mL de LUXTURNA
- 9.
Transférer 0,3 mL de LUXTURNA dans le flacon en verre de 10 mL qui contient 2,7 mL de diluant
(flacon préparé à l’étape 5). Retourner délicatement le flacon en verre environ cinq fois pour mélanger le contenu. Ne pas agiter.
- 10. À l’aide d’un marqueur cutané stérile, inscrire la mention « LUXTURNA dilué » sur l’étiquette vierge stérile. Apposer ensuite cette étiquette sur le flacon en verre de 10 mL qui contient la solution de LUXTURNA dilué.
- 11. Sortir tous les articles de l’ESB, à l’exception du flacon en verre étiqueté « LUXTURNA dilué ».
- 12. Stériliser de nouveau l’ESB avant de passer aux étapes suivantes, et placer le flacon en verre du côté gauche de l’ESB.
Préparation de LUXTURNA pour l’injection
Afin de maintenir la stérilité des seringues, deux utilisateurs doivent transférer le contenu du flacon en verre de 10 mL étiqueté « LUXTURNA dilué » dans chacune des deux seringues stériles de 1 mL.
- 13. Introduire dans l’ESB un champ opératoire stérile pour usage général, un sac en plastique stérile et deux étiquettes stériles.
- 14. Placer ce champ opératoire près de l’utilisateur primaire, du côté droit de la surface stérilisée de l’ESB, loin de la solution de LUXTURNA dilué.
- 15. L’utilisateur secondaire déballe deux seringues de 1 mL, deux aiguilles de calibre 27 (½ pouce de
longueur), un marqueur cutané stérile, et deux capuchons de seringue à l’intérieur de l’ESB, en 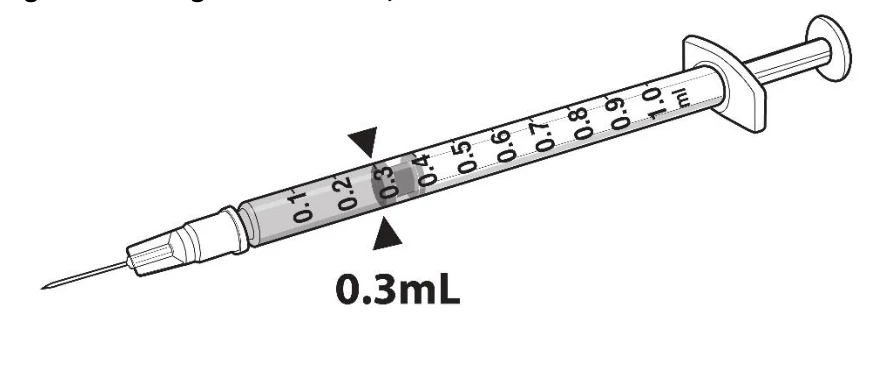 veillant à ce que l’utilisateur primaire ne touche que les surfaces stériles pendant le transfert de ces articles sur le champ opératoire stérile.
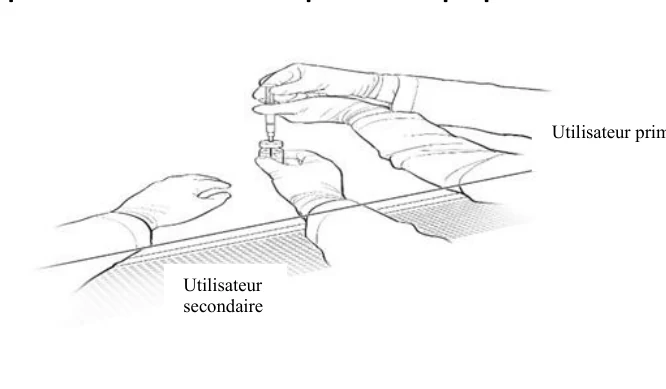
- 16. L’utilisateur secondaire remplace ses gants par une nouvelle paire stérile et se tient debout ou assis à gauche de l’utilisateur primaire. L’utilisateur secondaire tient le flacon en verre de 10 mL contenant LUXTURNA dilué (figure 2).
Figure 2 – Première position des utilisateurs pendant la préparation des seringues de LUXTURNA
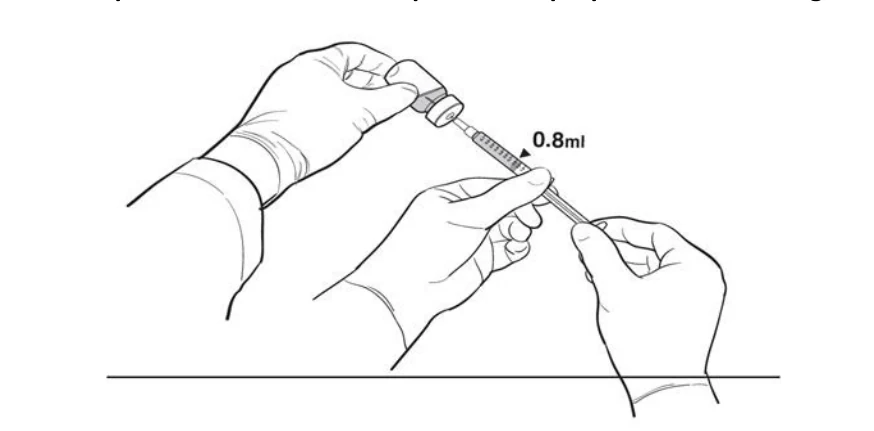
- 17. Pendant que l’utilisateur secondaire tient le flacon en verre de 10 mL, l’utilisateur primaire aspire 0,8 mL de solution de LUXTURNA dilué dans une seringue stérile de 1 mL munie d’une aiguille stérile de calibre 27 (½ pouce de longueur). Après l’insertion de l’aiguille, l’utilisateur secondaire retourne le flacon en verre de 10 mL, ce qui permet à l’utilisateur primaire d’aspirer 0,8 mL de solution sans toucher ce flacon (figure 3).
Figure 3 – Deuxième position des utilisateurs pendant la préparation des seringues de LUXTURNA
- 18. L’utilisateur primaire détache l’aiguille et applique un capuchon stérile sur la seringue stérile; il jette ensuite l’aiguille dans un contenant approprié et colle une étiquette stérile sur la seringue d’administration.
- 19. L’utilisateur primaire répète les étapes 17 et 18 pour préparer une seconde seringue d’administration. Étiqueter la première seringue « LUXTURNA dilué » et la seconde « LUXTURNA dilué de réserve » avec le marqueur cutané stérile. La seconde seringue servira de réserve au chirurgien effectuant la procédure d’administration sous-rétinienne. Jeter la seringue de réserve après la chirurgie si elle n’a pas été utilisée.
- 20. Inspecter les deux seringues. Si des particules, une turbidité ou une coloration sont visibles, ne pas utiliser la seringue.
- 21.
Après l’inspection visuelle, placer les seringues dans le sac en plastique stérile et sceller le sac.
Utilisateur primaire
Utilisateur secondaire
- 22. Placer le sac en plastique stérile (où figurent les seringues de LUXTURNA dilué) dans un contenant secondaire approprié (p. ex. une glacière en plastique rigide) pour la livraison à la suite chirurgicale à température ambiante.
Administration
LUXTURNA doit être administré par un chirurgien expérimenté en chirurgie intraoculaire. Cette administration doit se faire à la suite chirurgicale, dans des conditions d’asepsie contrôlées. En plus de la seringue contenant LUXTURNA dilué, les articles suivants sont nécessaires à l’administration (figure 4) :
- Canule d’injection sous-rétinienne (munie d’une micropointe en polyamide) dont le diamètre interne est de calibre 41.
- Tubulure de rallonge en chlorure de polyvinyle, qui ne mesure pas plus de 6 pouces (15,2 cm) de longueur et dont le diamètre interne ne dépasse pas 1,4 mm.
Figure 4 – Assemblage du système d’injection
Suivre les étapes ci-dessous pour effectuer l’injection sous-rétinienne :
- 1. Après avoir vérifié la disponibilité de LUXTURNA, dilater l’œil et administrer une anesthésie adéquate au patient.
- 2. Administrer un antibiotique topique à large spectre dans la conjonctive, la cornée et les paupières avant la chirurgie.
- 3. Inspecter LUXTURNA avant l’administration. Si des particules, une turbidité ou une coloration sont visibles, ne pas utiliser le produit.
- 4. Raccorder la seringue contenant LUXTURNA dilué à la tubulure de rallonge et à la canule d’injection sous-rétinienne. Pour éviter que le volume d’amorçage soit excessif, s’assurer que la tubulure de rallonge ne mesure pas plus de 15,2 cm de longueur et 1,4 mm de diamètre interne. Injecter le produit lentement par la tubulure de rallonge et la canule d’injection sous-rétinienne, afin d’éliminer toute bulle d’air.
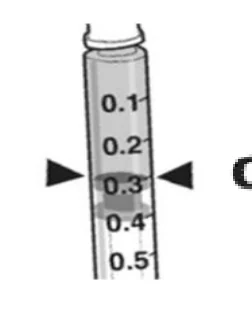
- 5. Vérifier le volume de produit (dans la seringue) qui est disponible pour l’injection, en alignant l’extrémité du piston avec la ligne de graduation de 0,3 mL (figure 5).
Figure 5 – Volume de LUXTURNA pour l’injection 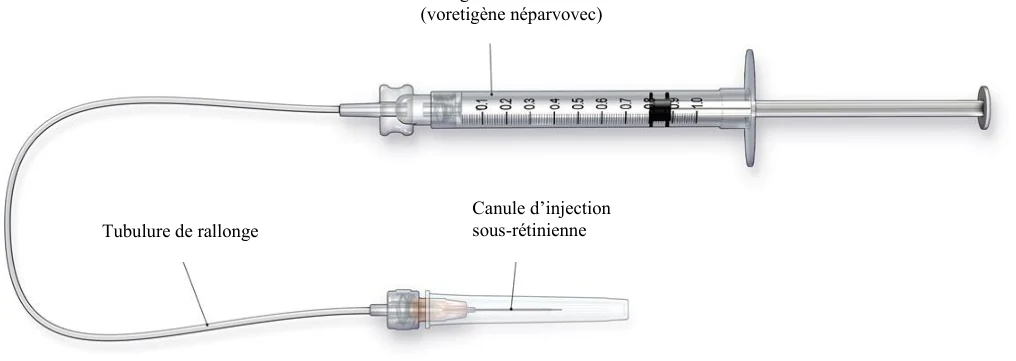
Seringue de LUXTURNA (voretigène néparvovec)
Tubulure de rallonge
Canule d’injection sous-rétinienne
- 6. À la fin de la vitrectomie, repérer le site d’administration prévu. La canule d’injection sous-rétinienne peut être introduite par la pars plana (figure 6).
- 7. Sous visualisation directe, mettre l’extrémité de la canule d’injection sous-rétinienne en contact avec la surface de la rétine. On recommande d’effectuer l’injection le long de l’arc vasculaire supérieur, à au moins 2 mm en position distale par rapport au centre de la fovéa (figure 7), en évitant tout contact direct avec le système vasculaire rétinien ou avec des zones qui ont des caractéristiques pathologiques (telles qu’une atrophie dense ou une migration pigmentaire dans la rétine). Expulser lentement une petite quantité de produit jusqu’à ce qu’une bulle sous-rétinienne initiale soit observée. Ensuite, injecter lentement le volume restant jusqu’à ce que la totalité du volume de 0,3 mL soit administrée.
Figure 6 – Canule d’injection sous-rétinienne introduite par la pars plana
Figure 7 – Extrémité de la canule d’injection sous-rétinienne placée au point d’injection recommandé (perspective du chirurgien) 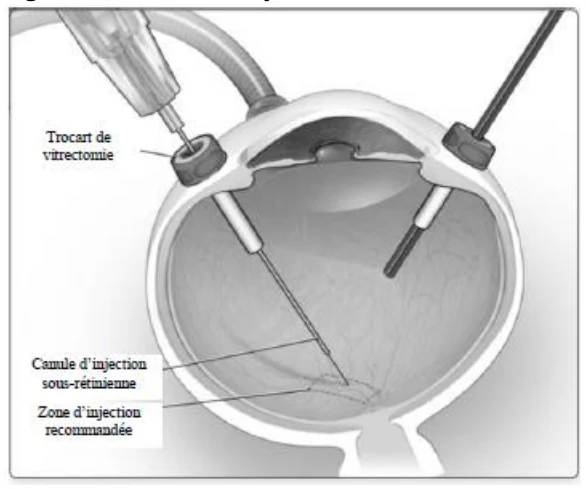
- 8. À la fin de l’injection, retirer la canule d’injection sous-rétinienne de l’œil.
- 9. Après l’injection, jeter tout produit inutilisé. Jeter la seringue de réserve conformément aux lignes directrices locales en matière de biosécurité, qui s’appliquent à la manipulation et à l’élimination du produit.
- 10. Effectuer un échange liquide-air, en veillant bien à éviter le drainage de liquide près de la rétinotomie réalisée pour l’injection sous-rétinienne.
- 11. Immédiatement après l’intervention, s’assurer que le patient est couché sur le dos.
- 12. Au moment de donner au patient son congé, lui demander de maintenir cette position autant que possible pendant 24 heures.
4.5 Dose oubliée
Sans objet.
5 Surdose
Un traitement symptomatique et de soutien est conseillé en cas de surdosage.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes posologiques, teneur et composition 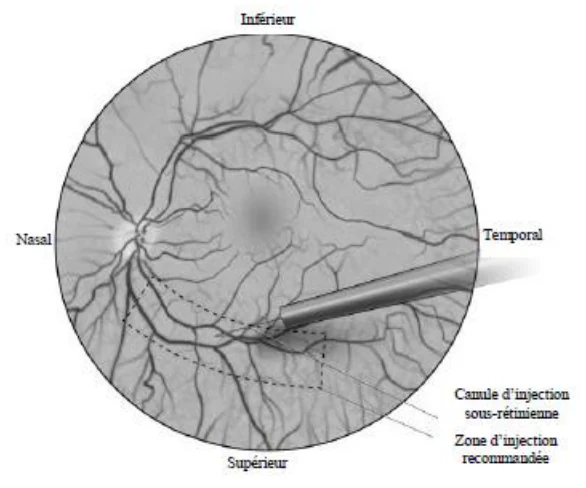
| Voie d’administration | Forme posologique/ teneur/ composition | Ingrédients non médicinaux |
LUXTURNA ne contient aucun agent de conservation.
Le concentré et le diluant sont des liquides clairs et incolores.
LUXTURNA est offert comme suit:
Chaque pochette comprend un carton qui contient :
- 1 flacon de concentré (flacon à dose unique de 2 mL, qui contient un volume extractible de 0,5 mL) et
- 2 flacons de diluant (2 mL dont le volume extractible est de 1,7 mL)
7 Mises en garde et précautions
Généralités
LUXTURNA doit être administré par un chirurgien spécialiste de la rétine qui est expérimenté en chirurgie sous-rétinienne.
Ophtalmologique
Endophtalmie
L’endophtalmie peut se produire après n’importe quelle injection ou chirurgie intraoculaire. Utiliser une technique d’injection aseptique adéquate pour l’administration de LUXTURNA. Surveiller les patients après l’injection, afin de permettre l’instauration rapide du traitement en cas d’infection. Demander aux patients de signaler sans tarder tout signe ou symptôme d’infection ou d’inflammation.
Les patients doivent éviter de nager à cause du risque accru d’infection oculaire. Les patients peuvent reprendre la natation après au moins une à deux semaines, selon les conseils de leur professionnel de santé.
Détérioration permanente de l’acuité visuelle
La détérioration permanente de l’acuité visuelle peut se produire après une injection sous-rétinienne de LUXTURNA. Surveiller les patients pour déceler les troubles de la vue.
Anomalies rétiniennes
Des anomalies rétiniennes peuvent se produire pendant ou après l’injection sous-rétinienne de LUXTURNA, y compris des trous maculaires, l’amincissement de la fovéa, une perte de la fonction fovéale, une déhiscence fovéale, l’atrophie choriorétinienne et une hémorragie de la rétine. Surveiller et prendre en charge adéquatement ces anomalies rétiniennes (voir 8.2 Effets indésirables observés au cours des études cliniques). Ne pas administrer LUXTURNA dans le voisinage immédiat de la fovéa (voir 4 Posologie et administration).
Des anomalies de la rétine peuvent se produire pendant ou après une vitrectomie, et comprennent des déchirures de la rétine, une membrane épirétinienne ou un décollement de la rétine. Surveiller les
| Injection sous-rétinienne | concentré de 5 x 10¹² vecteurs génomiques (vg) par mL de voretigène néparvovec | Phosphate disodique dihydraté (pour ajuster le pH), poloxamère 188, chlorure de sodium, phosphate monosodique monohydraté (pour ajuster le pH), eau pour injections. |
| Diluant |
patients pendant et après l’injection, afin de permettre l’instauration rapide du traitement si de telles anomalies se produisent. Demander aux patients de signaler sans tarder tout signe ou symptôme de déchirures et/ou de décollement de la rétine.
Élévation de la pression intraoculaire
L’élévation de la pression intraoculaire peut se produire après l’injection sous-rétinienne de LUXTURNA. Surveiller et prendre en charge la pression intraoculaire adéquatement.
Expansion des bulles d’air intraoculaires
Demander aux patients d’éviter de voyager en avion ou en haute altitude jusqu’à ce que la bulle d’air formée dans l’œil après l’administration de LUXTURNA se soit totalement dissipée. Une période d’une semaine ou plus après l’injection peut être nécessaire avant la dissipation de la bulle d’air. Effectuer un examen ophtalmologique pour vérifier si la bulle d’air s’est dissipée. Une augmentation rapide de l’altitude (alors que la bulle d’air est toujours présente) peut entraîner une augmentation de la pression intraoculaire et une perte de vision irréversible.
Cataracte
L’injection sous-rétinienne de LUXTURNA, notamment la vitrectomie, est associée à une incidence accrue d’apparition et/ou d’évolution d’une cataracte.
Santé reproductive
- Fertilité
Aucune donnée n’est disponible concernant l’effet de LUXTURNA sur la fertilité. Aucune étude des effets de LUXTURNA sur la fertilité masculine et féminine n’a été menée sur des animaux (voir 16 Toxicologie non clinique).
Excrétion du vecteur
Une excrétion transitoire et peu importante du vecteur dans les larmes du patient est possible (voir 10 Pharmacologie clinique). Par mesure de précaution, conseiller aux patients/aidants de manipuler les déchets provenant des pansements, des larmes et des sécrétions nasales de manière appropriée, ce qui peut nécessiter leur insertion dans des sacs scellés avant leur élimination. Ces précautions de manipulation doivent être suivies pendant 14 jours après l’administration de LUXTURNA. On recommande aux patients/aidants de porter des gants pour le changement des pansements et l’élimination des déchets, en particulier si l’aidant est une femme enceinte/allaitante ou une personne atteinte d’une immunodéficience.
Les patients traités par LUXTURNA ne doivent pas faire de don de sang, d’organes, de tissus et de cellules pour transplantation.
7.1 Populations particulières
7.1.1 Grossesse
Étant donné la voie d’administration sous-rétinienne de LUXTURNA, et sur la base de données cliniques et non cliniques provenant d’études sur les vecteurs AAV2, le risque de transmission accidentelle de vecteurs AAV dans la lignée germinale est très faible, voire négligeable.
Il n’y a aucune étude chez les femmes enceintes qui peut déterminer s’il existe un risque lié au produit. Aucune étude des effets du voretigène néparvovec sur la reproduction n’a été menée chez des animaux. Par mesure de précaution, il est préférable d’éviter l’utilisation de LUXTURNA pendant la grossesse.
7.1.2 Allaitement
On ignore si LUXTURNA passe dans le lait humain. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel. On ne dispose d’aucune donnée concernant les effets de LUXTURNA sur le nourrisson allaité ou la production de lait maternel. Une décision doit être prise : il faut soit interrompre l’allaitement, soit s’abstenir du traitement par LUXTURNA, en tenant compte du bienfait de l’allaitement pour l’enfant et du bienfait du traitement pour la mère.
7.1.3 Enfants et adolescents
Enfants (moins de 4 ans) : L’innocuité et l’efficacité de LUXTURNA chez les enfants de moins de 4 ans n’ont pas été établies, par conséquent, l’indication chez les enfants de moins de 4 ans n’est pas autorisée par Santé Canada (voir 1 Indications).
7.1.4 Personnes âgées
Personnes âgées (65 ans ou plus) : L’innocuité et l’efficacité de LUXTURNA n’ont pas été établies chez les patients âgés de 65 ans ou plus.
7.1.5 Insuffisance rénale et hépatique
L’innocuité et l’efficacité de LUXTURNA n’ont pas été établies chez les patients atteints d’insuffisance hépatique ou rénale.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Chez trois des 41 sujets (7 %), il y avait trois effets indésirables non graves (de type « dépôts rétiniens ») considérés comme étant liés au voretigène néparvovec. Ces trois effets indésirables, qui consistaient en une apparition transitoire de précipités sous-rétiniens asymptomatiques sous le site d’injection rétinienne, se sont produits 1 à 6 jours après l’injection et se sont résorbés sans séquelle.
Des effets indésirables graves liés à la procédure d’administration ont été signalés chez trois sujets au cours du programme clinique. Un sujet (1/41; 2 %) a présenté une augmentation de la pression intraoculaire (ayant entraîné une atrophie optique), qui était consécutive à l’administration d’un stéroïde à action lente pour le traitement d’une endophtalmie liée à la procédure d’administration. Dans le cas des deux autres sujets, un (1/41; 2 %) a eu un trouble rétinien (perte de la fonction fovéale), alors que l’autre (1/41; 2 %) a présenté un décollement de la rétine.
Les effets indésirables oculaires les plus fréquents (incidence ≥ 5 %) liés à la procédure d’administration étaient les suivants : hyperémie conjonctivale, cataracte, augmentation de la pression intraoculaire, déchirure rétinienne, dellen (amincissement du stroma cornéen), perforation maculaire, dépôts sous-rétiniens, inflammation oculaire, irritation oculaire, douleur oculaire et maculopathie (plis à la surface de la macula).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les données relatives à l’innocuité décrites dans cette section, portent sur l’exposition au voretigène néparvovec dans trois essais cliniques, qui ont été menés chez 41 sujets (81 yeux) ayant une perte de vision due à une dystrophie rétinienne héréditaire causée par une mutation biallélique confirmée du gène RPE65. L’étude 101 (n = 12) était une étude d’innocuité de phase I avec augmentation de la dose, dans laquelle 12 sujets ont reçu des injections unilatérales sous-rétiniennes de voretigène néparvovec. Onze des douze sujets ayant participé à cette étude ont ensuite reçu du voretigène néparvovec dans le deuxième œil (étude 102). L’étude 301 (n = 29) était une étude ouverte, contrôlée et à répartition aléatoire, qui évaluait l’efficacité et l’innocuité. Au total, 40 des 41 sujets ont reçu des injections sous-rétiniennes séquentielles de voretigène néparvovec dans chaque œil. Un sujet a reçu du voretigène néparvovec dans un œil seulement. Soixante-douze des 81 yeux ont été exposés à la dose recommandée de LUXTURNA, soit 1,5 x 10¹¹ vg. Dans l’étude 101, 9 yeux ont été exposés à des doses plus faibles de voretigène néparvovec. L’âge moyen des 41 sujets était de 17 ans (plage : 4 à 44 ans). Parmi les 41 sujets, 25 (61 %) étaient des enfants de moins de 18 ans et 23 (56 %) étaient de sexe féminin.
Les effets indésirables du médicament survenus au cours des essais cliniques (tableau 3) sont énumérés par classe d’organes de MedDRA. Dans chaque classe d’organes, les effets indésirables du médicament sont indiqués par ordre de fréquence (du plus fréquent au moins fréquent). Dans chaque groupe de fréquences, les effets indésirables du médicament sont présentés en ordre décroissant de gravité.
Les 20 sujets du groupe traité par le voretigène néparvovec se sont tous présentés à la visite de la 4e année prévue après l’injection du médicament dans le deuxième œil et huit (89 %) sujet du groupe témoin se sont présentés à la visite de la 3e année après être passés au traitement par le voretigène néparvovec. Chez les sujets de l’étude 102, des données recueillies pendant une période de suivi allant jusqu’à sept ans sont disponibles.
Les effets indésirables peuvent avoir été associés au voretigène néparvovec, à la procédure d’injection sous-rétinienne, à l’utilisation concomitante de corticostéroïdes ou à une combinaison de ces procédures et produits.
Tableau 3 - Effets indésirables signalés dans les études 101, 102 et 301
Classification par système et organe Terme privilégié voretigène néparvovec Études 101 + 102 (N = 12 sujets) n (%) Étude 301 (N = 29 sujets) n (%) Études 101 + 102 + 301 (N = 41 sujets)* n (%) | |||
| Affections oculaires | |||
| Hyperémie conjonctivalea | 8 (67) | 1 (3) | 9 (22) |
| Cataracte | 3 (25) | 5 (17) | 8 (20) |
| Déchirure rétinienne | 1 (8) | 3 (10) | 4 (10) |
| Perforation maculaire | 1 (8) | 2 (7) | 3 (7) |
| Dépôts rétiniensb | 0 | 3 (10) | 3 (7) |
| Dellen | 3 (25) | 0 | 3 (7) |
| Inflammation de l’œil | 0 | 2 (7) | 2 (5) |
| Maculopathiec | 1 (8) | 1 (3) | 2 (5) |
| Irritation oculaire | 1 (8) | 1 (3) | 2 (5) |
| Douleur oculaire | 1 (8) | 1 (3) | 2 (5) |
| Décollement de la rétine | 0 | 1 (3) | 1 (2) |
| Hémorragie rétinienne | 0 | 1 (3) | 1 (2) |
| Hémorragie choroïdienne | 0 | 1 (3) | 1 (2) |
| Endophtalmie | 1 (8) | 0 | 1 (2) |
| Dégénérescence maculaired | 0 | 1 (3) | 1 (2) |
| Kyste de la conjonctive | 0 | 1 (3) | 1 (2) |
| Trouble de l’œile | 1 (8) | 0 | 1 (2) |
| Gonflement oculaire | 0 | 1 (3) | 1 (2) |
| Sensation de corps étrangers dans les yeux | 0 | 1 (3) | 1 (2) |
| Trouble rétinienf | 0 | 1 (3) | 1 (2) |
| Investigations | |||
| Pression intraoculaire augmentée | 2 (17) | 4 (14) | 6 (15) |
a Y compris les termes textuels « irritation causée par la suture » et « réaction à la suture » b Y compris le terme textuel « précipité sous-rétinien »
c Y compris les termes textuels « membrane épirétinienne » et « plissement maculaire » d Y compris le terme textuel « amincissement maculaire »
e Y compris le terme textuel « déhiscence fovéale »
f Y compris les termes textuels « amincissement fovéal » et « perte de la fonction fovéale » La fréquence des EIM* est déterminée par le groupe d’études 101, 102 et 301
Atrophie choriorétinienne
À la suite de rapports faisant état d'atrophie choriorétinienne après la commercialisation, un examen rétrospectif des photographies du fond de l'œil disponibles pour 39 des 41 patients participant aux études cliniques a été réalisé. Dans l'étude de phase III, une atrophie choriorétinienne de la macula des yeux traités a été observée chez 15,4 % des patients avant le traitement, chez 42,6 % après un an et chez 55,6 % après plus d'un an. Dans l'étude de phase 1, une atrophie choriorétinienne de la macula était présente chez 35 % des patients avant le traitement, chez 66,7 % à l'issue de la première année et chez 73,9 % après la première année. Les yeux témoins non traités ont présenté les taux d'atrophie choriorétinienne suivants : 5,9 % au départ et 11,1 % à l'année 1 dans l'étude de phase 3; 40 % au départ, 42,9 % à l'année 1 et 41,7 % après l'année 1 dans l'étude de phase 1.
Certaines de ces atrophies touchaient la fovéa. Dans l'étude de phase 3, la fovéa était touchée dans 1,9 % des yeux traités avant le traitement, ainsi qu'à l'issue de l’année 1, et dans 5,6 % des yeux après la première année. Dans l'étude de phase I, la fovéa était touchée dans 30 % des yeux traités avant le traitement, dans 38,9 % des yeux à l'issue de l’année 1 et dans 47,8 % des yeux après l’année 1. Dans l'étude de phase 3, les atrophies observées dans les yeux témoins non traités n'impliquaient pas la fovéa. Dans l'étude de phase 1, 40 % des atrophies observées dans les yeux témoins non traités impliquaient la fovéa au départ, 42,9 % à l'issue de la première année et 33,3 % après la première année.
8.2.1 Effets indésirable observés au cours des études cliniques - enfants et adolescents
Les données relatives à l’innocuité présentées dans cette section ont été collectées chez 41 sujets, dont 25 enfants (61 %) âgés de moins de 18 ans, qui ont été exposés au voretigène néparvovec. Aucune différence significative n’est ressortie à ce chapitre entre les divers sous-groupes d’âge.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Dans l’ensemble, les données de laboratoire clinique n’indiquaient aucune toxicité systémique des injections sous-rétiniennes ou du vecteur chez les sujets. Rien n’indique qu’une surveillance à long terme des analyses de laboratoire clinique est nécessaire pour les patients exposés au voretigène néparvovec.
8.5 Effets indésirables observés après la commercialisation
Réactions indésirables au médicament tirées d’étude non interventionnelles, rapports spontanés et de cas mentionnés dans la littérature (fréquence inconnue)
Les effets indésirables suivants ont été signalés durant l’utilisation de LUXTURNA, après son approbation. Comme il s’agit de déclarations volontaires provenant d’une population de taille incertaine, on ne peut généralement pas en évaluer précisément la fréquence, qui demeure donc inconnue.
Troubles oculaires : Atrophie choriorétinienne (incluant la dégénérescence rétinienne, la dépigmentation rétinienne et l’atrophie au point d’injection).
L’atrophie choriorétinienne a été rapportée comme effet indésirable après la mise en marché et signalée comme étant progressive chez certains patients. Les événements avaient un lien temporel avec le traitement et sont apparus dans la zone traitée qu’on estime être à l’emplacement de la bulle ainsi qu’à l’extérieur de la zone de la bulle. L’atrophie rétinienne peut s’étendre à la fovéa et pourrait entraîner des effets délétères sur la vision centrale.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a été menée sur les interactions avec le voretigène néparvovec.
9.4 Interactions médicament-médicament
Aucune étude n’a été menée sur les interactions entre le voretigène néparvovec et d’autres médicaments ou traitements. Aucune interaction avec d’autres médicaments n’a été établie. 9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le voretigène néparvovec est conçu pour fournir aux cellules de la rétine une copie normale du gène codant la protéine de 65 kDa propre à l’épithélium pigmentaire rétinien humain (RPE65) chez les personnes ayant des taux réduits ou absents de protéine RPE65 biologiquement active. La protéine RPE65 est produite dans les cellules de l’épithélium pigmentaire rétinien (RPE). Elle convertit le rétinol all-trans en 11-cis-rétinol, ce qui entraîne la formation du chromophore 11-cis-rétinal durant le cycle visuel (rétinoïde). Le cycle visuel est essentiel à la phototransduction, soit la conversion biologique d’un photon de lumière en un signal électrique dans la rétine. Les mutations du gène RPE65 mènent à des niveaux réduits ou absents d’activité de l’isomérohydrolase RPE65, ce qui bloque le cycle visuel, provoque une perte de vision en conséquence, et entraîne ultimement une cécité complète.
10.2 Pharmacodynamie
L’injection de voretigène néparvovec dans l’espace sous-rétinien entraîne la transduction de certaines cellules de l’épithélium pigmentaire rétinien. Cette transduction se fait par un ADNc codant la protéine RPE65 humaine normale, ce qui rend possible le rétablissement du cycle visuel.
10.3 Pharmacocinétique
Étant donné que le voretigène néparvovec est administré par injection sous-rétinienne et que l’exposition systémique est considérée comme minime, aucune étude pharmacocinétique formelle n’a été menée.
Biodistribution (dans l’organisme) et élimination des vecteurs (excrétion/sécrétion)
Les taux d’ADN du vecteur du voretigène néparvovec dans divers tissus et sécrétions ont été déterminés à l’aide d’un test de réaction en chaîne par polymérase (PCR) quantitative.
L’élimination et la biodistribution du vecteur du voretigène néparvovec ont été évaluées lors d’une étude mesurant l’ADN du voretigène néparvovec dans les larmes des deux yeux, dans le sérum et dans le sang entier des sujets de l’étude 301. En résumé, le vecteur du voretigène néparvovec a été éliminé de manière transitoire et à faibles taux dans les larmes de l’œil traité par injection chez 45 % des sujets de l’étude 301, et de façon occasionnelle (7 %) dans les larmes de l’œil non traité par injection jusqu’au 3e jour suivant l’injection.
Chez 29 sujets ayant reçu des administrations bilatérales, l’ADN du vecteur du voretigène néparvovec était présent dans les échantillons de larmes de 13 sujets (45 %). Des taux maximaux d’ADN du vecteur ont été détectés dans les échantillons de larmes le 1er jour suivant l’injection, après quoi aucun ADN du vecteur n’a été détecté chez la plupart des sujets (8 sur 13). Trois sujets (10 %) avaient des taux d’ADN du vecteur dans des échantillons de larmes jusqu’au 3e jour suivant l’injection, alors qu’un sujet (3%) en avaient jusqu’au 14e jour suivant l’injection. Chez deux autres sujets (7 %), l’ADN du vecteur a été détecté dans des échantillons de larmes provenant de l’œil non traité par injection (ou déjà traité par injection) jusqu’au 3e jour suivant l’injection. L’ADN du vecteur a été détecté dans le sérum de 3 des 29 sujets (10 %), y compris deux dont l’ADN du vecteur était présent dans des échantillons de larmes jusqu’au 3e jour suivant chaque injection. Dans l’ensemble, une présence passagère et faible de l’ADN du vecteur a été détectée dans des échantillons de larmes et parfois dans des échantillons de sérum prélevés chez 14 des 29 sujets (48 %) de l’étude de phase III.
Populations et états pathologiques particuliers
- Pharmacocinétique dans les populations particulières : Aucune étude sur les caractéristiques pharmacocinétiques du voretigène néparvovec n’a été menée au sein de populations particulières de patients.
10.4 Immunogénicité
À toutes les doses de LUXTURNA évaluées dans les études 101 et 301, les réactions immunitaires étaient d’intensité légère et l’exposition extra-oculaire était limitée. Au cours de l’étude 101, l’intervalle entre les injections sous-rétiniennes dans les deux yeux était compris entre 1,7 et 4,6 ans. Au cours de l’étude 301, l’intervalle entre les injections sous-rétiniennes dans les deux yeux était compris entre 7 et 14 jours. Aucun sujet n’a eu de réponse cliniquement significative des lymphocytes T cytotoxiques au vecteur viral adéno-associé de sérotype 2 (AAV2) ou à la protéine de 65 kDa propre à l’épithélium pigmentaire rétinien (RPE65).
Les sujets ont reçu des corticostéroïdes systémiques avant et après l’injection sous-rétinienne de LUXTURNA dans chaque œil. Les corticostéroïdes ont peut-être diminué la réaction immunitaire potentielle à la capside du vecteur (AAV2) ou au produit transgénique (RPE65).
11 Conservation, stabilité et mise au rebut
Incompatibilités
En l’absence d’études de compatibilité, ce produit ne doit pas être mélangé avec d’autres produits médicinaux.
Précautions particulières pour la conservation
Le concentré et le diluant doivent être congelés à ≤ -65 ˚C.
LUXTURNA doit être utilisé immédiatement après la décongélation des flacons. Si nécessaire, il peut être entreposé à température ambiante (entre 15 et 25 °C) jusqu’à 4 heures avant son administration.
Les flacons ne doivent pas être recongelés.
Précautions particulières pour l’élimination
Ce médicament contient des organismes génétiquement modifiés. Tout médicament inutilisé doit être jeté conformément aux lignes directrices de l’établissement en matière d’organismes génétiquement modifiés ou de déchets présentant un risque biologique, selon le cas (voir 12 Instructions particulières de manipulation du produit).
12 Instructions particulières de manipulation du produit
Par mesure de précaution, conseiller aux patients/aidants de manipuler les déchets provenant des pansements, des larmes et des sécrétions nasales de manière appropriée, ce qui peut nécessiter leur insertion dans des sacs scellés avant leur élimination. Ces précautions de manipulation doivent être suivies pendant 14 jours après l’administration de LUXTURNA. On recommande aux patients/aidants de porter des gants pour le changement des pansements et l’élimination des déchets, en particulier si l’aidant est une femme enceinte/allaitante ou une personne atteinte d’une immunodéficience (voir 7 Mises en garde et précautions).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : voretigène néparvovec
Nom chimique : Non établi
Formule de structure :
Diagramme illustrant le génome du vecteur (voretigène néparvovec)
Propriétés physicochimiques : Le concentré et le diluant sont des liquides clairs et incolores.
Caractéristiques du produit
Le voretigène néparvovec, un vecteur destiné au transfert génique, utilise la capside d’un virus adéno-associé de sérotype 2 (AAV2) comme vecteur pour administrer l’ADNc codant la protéine de l’épithélium pigmentaire rétinien humain de 65 kDa (hRPE65) dans la rétine. Le voretigène néparvovec, une substance dérivée d’un AAV présent naturellement, est modifié au moyen de techniques d’ADN recombinant.
14 Études cliniques
14.1 Études cliniques par indication
Perte de vision due à une dystrophie rétinienne héréditaire causée par des mutations bialléliques confirmées du gène RPE65
L’efficacité de LUXTURNA (voretigène néparvovec) chez les enfants et les adultes a été évaluée dans une étude ouverte, bicentrique et à répartition aléatoire (étude 301).
Les patients porteurs de mutations bialléliques du gène RPE65 confirmées par des analyses génétiques étaient admissibles à l’étude si :
- l’acuité visuelle de chaque œil se chiffrait à 20/60 (soit l’équivalent de 0,48 logMAR) ou moins,
ou si leur champ visuel était inférieur à 20 degrés dans l’un ou l’autre des méridiens comme en témoignait la mesure de l’isoptère III-4e ou l’équivalent; 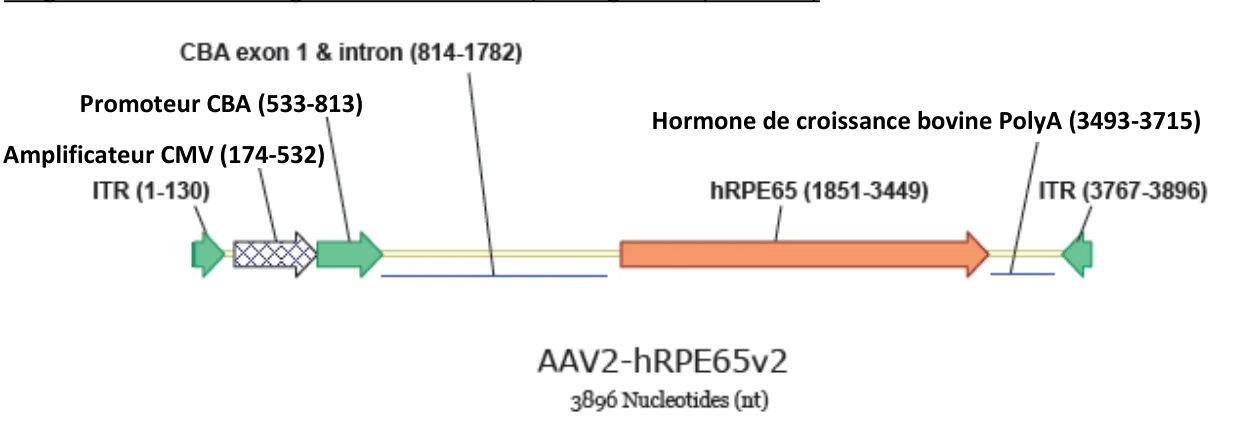
Hormone de croissance bovine PolyA (3493-3715) Promoteur CBA (533-813)
Amplificateur CMV (174-532)
le nombre de leurs cellules rétiniennes viables était suffisant d’après l’un des paramètres suivants :
- l’épaisseur de la rétine mesurée par tomographie par cohérence optique en domaine spectral (> 100 microns dans le pôle postérieur de l’œil),
- la présence d’au moins 3 zones des disques de la rétine indemnes de toute atrophie ou dégénérescence pigmentaire dans le pôle postérieur de l’œil à l’examen ophtalmoscopique, ou
- un champ visuel résiduel en deçà de 30 degrés du point de fixation comme en témoignait la mesure de l’isoptère III-4e ou l’équivalent.
- ils réussissaient un test de mobilité multi-luminance (MLMT) normalisé dans les limites de luminosité évaluées, mais étaient incapables de le réussir à 1 lux, le niveau de luminosité le plus faible évalué.
Tableau 4- Résumé du plan de l’étude et des données démographiques des patients dans l’étude clinique de phase III (301)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (plage) | Sexe [n (%)] |
| 301 | Étude de phase III ouverte, contrôlée, bicentrique et à répartition aléatoire | 1,5 x 10¹¹ vg pour chaque œil; injections sous-rétiniennes séquentielles | 31 sujets randomisés: 21 dans le groupe de traitement; 10 dans le groupe témoin | 15 ans (4 à 44 ans) | Sujets masculins : 13 (42) Sujets féminins : 18 (58) |
Parmi les 31 sujets inscrits, 21 ont été répartis aléatoirement pour recevoir une injection sous-rétinienne de LUXTURNA. Un sujet a abandonné l’étude avant le début du traitement. Dix sujets ont été répartis aléatoirement dans le groupe témoin (sans intervention). Un sujet du groupe témoin a retiré son consentement et a été retiré de l’étude. Les neuf sujets qui ont été répartis aléatoirement dans le groupe témoin sont passés à un traitement par injection sous-rétinienne de LUXTURNA après un an d’observation. L’âge moyen des 31 sujets randomisés était de 15 ans (plage : 4 à 44 ans); au total, 64 % étaient des enfants (n = 20; âge : 4 à 17 ans) et 36 % étaient des adultes (n = 11). Des injections sous-rétiniennes bilatérales de LUXTURNA ont été administrées séquentiellement dans le cadre de deux interventions chirurgicales distinctes, à intervalle de 6 à 18 jours.
L’efficacité de LUXTURNA a été établie selon la variation du score au test de mobilité multi-luminance (MLMT) entre le départ et l’année 1.
Le MLMT a été conçu pour mesurer les changements de la vision fonctionnelle, spécifiquement la capacité d’un sujet à s'orienter dans un parcours avec précision et à un rythme raisonnable à différents niveaux d’ambiance lumineuse.
Le MLMT a été évalué à l’aide des deux yeux (vision binoculaire) et de chaque œil séparément, à un ou plusieurs des sept niveaux d’éclairage allant de 400 lux (correspondant à un bureau bien éclairé) à 1 lux (correspondant à une nuit d’été sans lune). Un score compris entre 0 et 6 a été assigné à chaque niveau de lumière. Un score plus élevé indiquait qu’un sujet était capable de passer le MLMT à un niveau de lumière inférieur. Le MLMT de chaque sujet était filmé et des évaluateurs indépendants l’ont évalué en utilisant une combinaison définie de scores en matière de vitesse et d’exactitude. Le score MLMT a été déterminé par le niveau de lumière le plus bas auquel le sujet pouvait passer le MLMT. Un score de -1 a été attribué aux sujets incapables de réussir le MLMT à un niveau de luminosité de 400 lux. La variation du score MLMT a été définie comme la différence entre le score initial et le score à l’année 1. Une variation positive du score MLMT entre le départ et la visite de l’année 1, indiquait que le sujet était en mesure de terminer le MLMT à un niveau de lumière inférieur.
Trois critères d’évaluation secondaires ont été testés : le test du seuil de sensibilité plein champ (FST) à la lumière blanche, la variation du score MLMT pour le premier œil assigné, et le test de l’acuité visuelle (AV).
Le tableau 5 résume la variation médiane du score MLMT entre le départ et l’année 1 dans le groupe de traitement LUXTURNA par rapport au groupe témoin. La variation médiane du score enregistré au MLMT observée dans le groupe traité par LUXTURNA s’est élevée à 2 comparativement à 0 dans le groupe témoin, d’après l’examen des deux yeux ou du premier œil qui ait été traité. Une variation minimale de 2 de ce score est considérée comme un gain de vision fonctionnelle d’importance clinique.
Tableau 5 - Variations du score MLMT : Année 1 par rapport au départ (population en ITT : n = 21 [groupe d’intervention]; n = 10 [groupe témoin])
| Paramètres d’évaluation de l’efficacité | Groupe traité par LUXTURNA n = 21 | Groupe témoin n = 10 | Différence (groupe LUXTURNA moins groupe témoin) | Valeur de p Test de Wilcoxon |
| Variation du score obtenu au MLMT pour les deux yeux, médiane (min, max) | 2 (0, 4) | 0 (-1, 2) | 2 | 0,001 |
| Variation du score obtenu au MLMT pour le premier œil traité, médiane (min, max) | 2 (0, 4) | 0 (-1, 1) | 2 | < 0,001 |
Le nombre de sujets figurant en tête de colonne correspond à la population en intention de traiter. Le calcul de la valeur de p bilatérale au moyen du test de Wilcoxon repose sur une méthode exacte. Le risque d’une erreur de première espèce est dissipé à l’aide d’une méthodologie de test hiérarchique, la variation du score obtenu au MLMT en vision binoculaire étant testée en premier.
Le tableau 6 indique le nombre et le pourcentage de sujets ayant différentes ampleurs de la variation du score MLMT avec les deux yeux à l’année 1. Onze des 21 (52 %) sujets du groupe de traitement LUXTURNA présentaient une variation du score MLMT d’au moins deux, tandis que l’un des dix (10 %) sujets du groupe témoin présentait une variation du score MLMT de deux.
Tableau 6 - Ampleur de la variation du score MLMT avec les deux yeux à l’année 1
Variation du
score
LUXTURNA (n=21) Groupe témoin (n = 10)
-1 0 3 (30%) 0 2 (10%)* 3 (30%)** 1 8 (38%) 3 (30%) 2 5 (24%) 1 (10%) 3 5 (24%) 0 4 1 (4%) 0 * Dont un sujet recruté qui n’a toutefois pas été traité; ** dont un sujet recruté s’étant retiré entre-temps. Une variation de 0 du score MLMT a été attribuée à ces sujets (voir aussi la Figure 8 ci-dessous).
La figure 8 montre la performance MLMT avec les deux yeux chez les sujets individuels au départ et à l’année 1.
Figure 8 - Score MLMT avec les deux yeux chez les sujets individuels au départ et à l’année 1
Remarque pour la figure 8 : * Sujets qui ont été retirés ou qui ont abandonné; une variation de 0 du score MLMT a été attribuée à ces sujets. Les cercles ouverts sont les scores initiaux. Les cercles fermés sont les scores à l’année 1. Les chiffres à côté du cercle plein représentent la variation du score à l’année 1. Les lignes horizontales avec des flèches représentent l’ampleur de la variation du score et sa direction. Les flèches pointant vers la droite représentent une amélioration. La section supérieure affiche les résultats des 21 sujets du groupe de traitement. La section inférieure affiche les résultats des 10 sujets du groupe témoin. Les sujets de chaque groupe sont classés chronologiquement par âge, le sujet le plus jeune étant en haut et le sujet le plus âgé étant en bas.
La figure 9 montre l’effet du produit médicinal sur la période de quatre ans dans le groupe LUXTURNA, 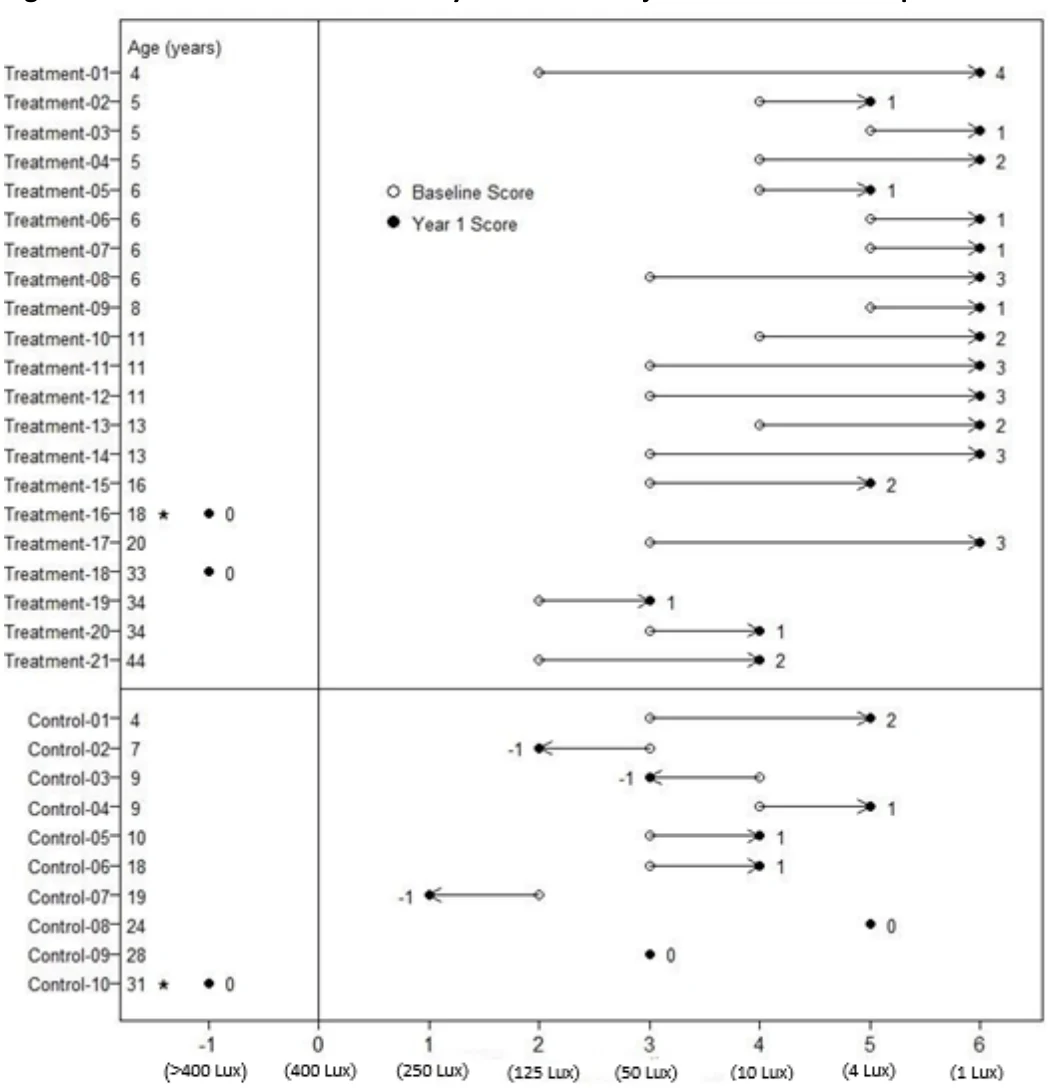 ainsi que l’effet dans le groupe témoin après le passage au traitement par injection sous-rétinienne de LUXTURNA. Au 30e jour, une variation médiane de 2 du score obtenu au MLMT pour la vision binoculaire a été enregistrée dans le groupe traité par LUXTURNA et cet effet s’est confirmé à toutes les visites programmées pendant la période de suivi de 4 ans. Quant au groupe témoin, une variation médiane de 0 du score obtenu au MLMT pour la vision binoculaire a été objectivée aux quatre visites prévues pendant la première année de suivi. Cela dit, les témoins passés au groupe de traitement par injection sous-rétinienne de LUXTURNA ont affiché une réponse comparable à celle des sujets traités par LUXTURNA dès le départ.
Figure 9 – Évolution du score obtenu au MLMT sur 4 années; vision binoculaire
Remarque pour la figure 9 : Chaque rectangle représente les 50 % du milieu de distribution relative à la variation du score MLMT. Les lignes verticales continue représentent 25 % supplémentaires au-dessus et au-dessous du rectangle. La barre horizontale à l’intérieur de chaque rectangle représente la médiane. Le point à l’intérieur de chaque rectangle représente la moyenne. La ligne continue relie les variations moyennes du score MLMT aux visites pour le groupe de traitement. La ligne pointillée relie la variation moyenne du score MLMT aux visites pour le groupe témoin, y compris cinq visites durant la première année sans administration de voretigène néparvovec. Le groupe témoin a reçu le voretigène néparvovec après 1 an d’observation.
BL (baseline) : départ;
D30, D90, D180 : 30, 90 et 180 jours après le début de l’étude;
Y1, Y2, Y3, Y4 : 1, 2, 3 et 4 ans après le début de l’étude;
XBL, XD30, XD90, XD180 : départ, 30, 90 et 180 jours après le début de l’étude pour le groupe de permutation (témoin);
XY1, XY2, XY3 : 1, 2 et 3 ans après le début de l’étude pour le groupe de permutation (témoin). Un des témoins passés au traitement par LUXTURNA n’est pas pris en compte à XY3.
Pour ce qui est du test de sensibilité à la lumière plein champ (FST), qui témoigne du fonctionnement physiologique sous-jacent en permettant de mesurer la sensibilité à la lumière dans tout le champ visuel, la variation moyenne (erreur type) dans les deux yeux entre le début et la fin de la 1re année de l’étude se chiffrait à -2,08 (0,29) log10(cd.s/m2) dans le groupe d’intervention et à 0,04 (0,44) log10(cd.s/m2) dans le groupe témoin, soit une différence moyenne statistiquement significative de -2,11 [IC à 95 % : de -3,19 à -1,04 log10(cd.s/m2); p < 0,001] entre les traitements.
La différence enregistrée entre le groupe traité par LUXTURNA et le groupe témoin pour la variation de l’acuité visuelle survenue entre le début et la fin de la 1re année de l’étude n’était pas significative. 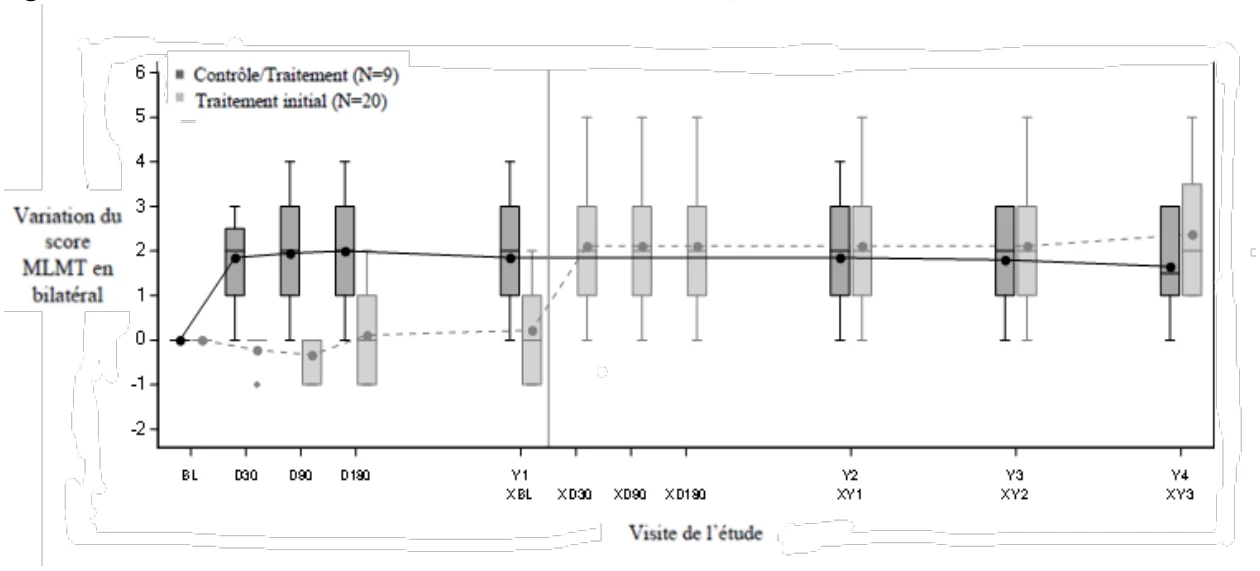 15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Biodistribution
La biodistribution du voretigène néparvovec a été évaluée trois mois suivant son administration par voie sous-rétinienne à des primates non humains ayant une vue normale (singe cynomolgus). Le vecteur leur a été injecté à la dose de 3,0x10¹¹ vg dans les deux yeux ou de 7,5x10¹¹ vg/œil dans un seul œil ou dans les deux yeux (le même jour et simultanément). Les taux les plus élevés de séquences d’ADN du vecteur ont été détectés dans les liquides intraoculaires (de la chambre antérieure et du vitré) des yeux ayant reçu le vecteur. Des taux faibles de ces séquences ont été détectés dans le nerf optique de l’œil ayant reçu le vecteur, le chiasma des nerfs optiques, la rate, le foie et les ganglions lymphatiques. Aucune séquence d’ADN du vecteur n’a été décelée dans les ovaires. Chez un animal qui avait reçu une dose de 7,5x10¹¹ vg dans un œil, une faible concentration de séquences d’ADN du vecteur a été mesurée dans l’autre œil, la trachée, l’estomac, le duodénum et le côlon en plus des tissus énumérés précédemment.
Toxicologie générale
Des études toxicologiques ont été menées chez des chiens naturellement porteurs d’une mutation du gène RPE65 et chez des primates non humains ayant une vue normale (singes cynomolgus ou singes rhésus) à l’aide de différents schémas posologiques. Les chiens porteurs d’une mutation du gène RPE65 ont bien toléré l’injection sous-rétinienne bilatérale et simultanée de voretigène néparvovec à 8,25 x 10¹⁰ vg/œil, tout comme les singes cynomolgus ont bien supporté des doses allant jusqu’à 7,5 x 10¹¹ vg/œil (soit une dose 5 fois plus forte que celle recommandée chez les humains). En outre, l’injection sous-rétinienne bilatérale séquentielle, où l’œil controlatéral recevait l’injection bien après le premier œil (de 13 à 15 jours plus tard chez les chiens et 51 jours plus tard chez les singes cynomolgus et les singes rhésus), a été bien tolérée à la dose recommandée chez les humains, soit 1,5 x 10¹¹ vg/œil.
L’étude histopathologique des yeux de chiens et des singes exposés au voretigène néparvovec n’a montré que des modifications légères, qui étaient principalement liées à l’agression chirurgicale. Dans une étude toxicologique antérieure, un vecteur AAV2 similaire administré par voie sous-rétinienne chez les chiens (à une dose 10 fois supérieure à la dose recommandée) a entraîné une toxicité rétinienne focale et des infiltrations de cellules inflammatoires observées à l’examen histologique dans les régions exposées au vecteur. Parmi les autres observations faites après l’injection sous-rétinienne de voretigène néparvovec à des chiens et à des singes, on trouve les suivantes : légères réactions inflammatoires dans les deux yeux après administration bilatérale séquentielle de cet agent et présence occasionnelle et isolée de cellules inflammatoires dans la rétine, sans signe apparent de dégénérescence rétinienne. Après l’administration du vecteur seul, les chiens ont développé des anticorps contre la capside du vecteur AAV2.
Carcinogénicité
Aucune étude n’a été menée pour évaluer les effets du voretigène néparvovec sur la cancérogénicité.
Génotoxicité
Aucune étude n’a été menée pour évaluer les effets du voretigène néparvovec sur la génotoxicité, pas plus que des études servant à évaluer la possibilité que ce médicament s’intègre au génome de l’hôte.
Toxicité pour la reproduction et le développement
L’effet toxique éventuel du voretigène néparvovec pour la reproduction et le développement n’a fait l’objet d’aucune étude.
Aucune étude visant à vérifier si le voretigène néparvovec s’intègre aux cellules germinales n’a été réalisée. Cependant, comme il en a été question précédemment, aucune séquence de l’ADN du vecteur n’a été détectée dans les ovaires de guenons cynomolgus 3 mois après l’injection par voie sous-rétinienne de voretigène néparvovec à des doses allant jusqu’à 7,5 x 10¹¹ vg/œil dans les deux yeux ou dans un seul œil.