


Monographie de produit - Xiidra
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Ophtalmique | Solution renfermant du lifitegrast à 5 % (p/v). | Pour obtenir une liste complète, veuillez consulter la rubrique Formes posologiques, Composition et Conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
XIIDRAMD (lifitegrast) est indiqué pour le traitement des signes et des symptômes de la sécheresse oculaire.
Gériatrie (> 65 ans)
Dans l’ensemble, aucune différence n’a été observée au chapitre de l’efficacité ou de l’innocuité entre les patients âgés et les patients plus jeunes.
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité de XIIDRA n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la rubrique Formes posologiques, Composition et Conditionnement de la monographie de produit.
MISES EN GARDE ET PRÉCAUTIONS
Système immunitaire
Des réactions d’hypersensibilité peuvent survenir durant l’emploi de XIIDRA. Rarement, on a signalé des réactions d’hypersensibilité de type allergique, y compris l’anaphylaxie, dans le cadre des rapports de pharmacovigilance de XIIDRA. Advenant une réaction d’hypersensibilité, il faut cesser immédiatement l’administration de XIIDRA et entreprendre un traitement approprié.
Conduite automobile et utilisation de machines
Au moment de l’instillation, XIIDRA peut brouiller la vue de façon passagère. On conseille au patient qui a la vue brouillée de ne pas conduire ni utiliser de machines avant que sa vision redevienne claire.
Populations particulières
Femmes enceintes
Aucune étude clinique comparative rigoureuse n’a été menée sur l’emploi de XIIDRA chez les femmes enceintes. Lors d’une étude évaluant la toxicité pour la reproduction chez le rat, l’administration intraveineuse de lifitegrast, depuis avant l’accouplement jusqu’au 17e jour de la gestation, s’est traduite par une fréquence accrue de pertes avant l’implantation et de malformations du squelette. Chez le lapin, l’administration intraveineuse de lifitegrast durant l’organogenèse a donné lieu à des cas d’omphalocèle. Comme l’exposition générale au lifitegrast est faible après l’administration oculaire de la dose recommandée chez l’humain, on ignore dans quelle mesure les observations faites chez l’animal traduisent un risque quant à l’emploi du produit chez la femme enceinte.
XIIDRA doit être administré avec prudence durant la grossesse (voir la section TOXICOLOGIE, Toxicité pour la reproduction et le développement).
Femmes qui allaitent
On ignore si XIIDRA est excrété dans le lait maternel humain. Comme de nombreux médicaments sont excrétés dans le lait maternel humain, la prudence s’impose quand on administre XIIDRA pendant l’allaitement.
Pédiatrie
L’innocuité et l’efficacité de XIIDRA n’ont pas été établies chez les enfants.
Gériatrie
Dans l’ensemble, aucune différence n’a été observée au chapitre de l’efficacité ou de l’innocuité entre les patients âgés et les patients plus jeunes.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les effets indésirables oculaires les plus fréquemment observés étaient l’irritation oculaire (18 %), la douleur oculaire (13 %) et les réactions au site d’instillation (12 %); la majorité des effets indésirables oculaires étaient légers et passagers. L’effet indésirable non oculaire le plus fréquemment signalé était la dysgueusie (14 %).
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Au cours de 5 études cliniques sur la sécheresse oculaire, 1401 sujets ont reçu au moins 1 dose de lifitegrast (1287 d’entre eux ont reçu la solution ophtalmique de lifitegrast à 5 %). La majorité des sujets (84 %) a été exposée au traitement pendant 3 mois ou moins; 177 sujets ont été exposés au lifitegrast durant plus de 6 mois, et 170 sujets y ont été exposés pendant environ 12 mois. La population exposée au lifitegrast était majoritairement composée de femmes (77 %) et de personnes de race blanche (84 %).
Les taux d’incidence des effets indésirables énumérés dans le tableau ci-dessous sont tirés d’essais contrôlés par placebo d’une durée maximale de 12 semaines menés chez des patients qui ont reçu XIIDRA :
| Tableau 1 : Effets indésirables survenus durant le traitement chez au moins 1 % des patients atteints de sécheresse oculaire traités par XIIDRA et à une fréquence supérieure à celle observée chez les patients recevant le placebo au cours des études de 12 semaines sur la sécheresse oculaire – Population évaluable sur le plan de l’innocuité1 | ||
| Système, appareil ou organe (terme privilégié) | XIIDRA N = 1067 (%) | Placebo N = 1066 (%) |
| Oculaire | ||
| Baisse de l’acuité visuelle | 35 (3,3) | 42 (3,9) |
| Vision floue | 29 (2,7) | 8 (0,8) |
| Augmentation du larmoiement | 28 (2,6) | 4 (0,4) |
| Irritation oculaire | 25 (2,3) | 9 (0,8) |
| Tableau 1 : Effets indésirables survenus durant le traitement chez au moins 1 % des patients atteints de sécheresse oculaire traités par XIIDRA et à une fréquence supérieure à celle observée chez les patients recevant le placebo au cours des études de 12 semaines sur la sécheresse oculaire – Population évaluable sur le plan de l’innocuité1 | ||
| Système, appareil ou organe (terme privilégié) | XIIDRA N = 1067 (%) | Placebo N = 1066 (%) |
| Douleur oculaire | 18 (1,7) | 8 (0,8) |
| Hyperémie oculaire | 16 (1,5) | 6 (0,6) |
| Prurit oculaire | 14 (1,3) | 11 (1,0) |
| Hémorragie conjonctivale | 11 (1,0) | 5 (0,5) |
| Photophobie | 11 (1,0) | 1 (< 0,1) |
| Gastro-intestinal | ||
| Dysgueusie | 150 (14,1) | 2 (0,2) |
| Corps entier et point d’administration | ||
| Irritation au site d’instillation | 162 (15,2) | 28 (2,6) |
| Réaction au site d’instillation | 129 (12,1) | 25 (2,3) |
| Douleur au site d’instillation | 119 (11,2) | 23 (2,2) |
| Prurit au site d’instillation | 37 (3,5) | 8 (0,8) |
| Système nerveux | ||
| Céphalées | 20 (1,9) | 8 (0,8) |
1 Les patients de la population évaluable sur le plan de l’innocuité ont reçu au moins 1 dose du médicament à l’étude au cours de l’essai.
Étude à long terme
Une étude d’innocuité à long terme et contrôlée par placebo a été menée à double insu après répartition aléatoire sur une période de 12 mois auprès de 332 patients atteints de sécheresse oculaire (262 patients y ont participé jusqu’à la fin). Les patients pouvaient s’administrer des larmes artificielles en concomitance avec le traitement à l’étude. Le profil d’innocuité du médicament observé au cours de l’étude à long terme était similaire à celui relevé lors des études à court terme réalisées sur 12 semaines.
Effets indésirables du médicament signalés après la commercialisation du produit
Les effets indésirables ci-après ont été rapportés au cours de l’emploi post-commercialisation de XIIDRA. Parce que ces effets ont été signalés spontanément au sein d’une population dont la taille n’a pas été déterminée de façon précise, il n’est pas toujours possible d’estimer leur fréquence avec certitude ni d’établir clairement un lien de causalité entre ces derniers et l’exposition au médicament.
Les effets indésirables graves rapportés dans le cadre de la pharmacovigilance du produit en tant que réactions d’hypersensibilité comprennent la réaction anaphylactique, l’enflure de la langue, l’hypersensibilité, la réaction d’hypersensibilité de type IV, l’asthme, la dyspnée, l’œdème pharyngé, la détresse respiratoire, l’angio-œdème, la conjonctivite allergique et la dermatite allergique.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Aucune étude officielle n’a été menée sur les interactions entre XIIDRA et d’autres médicaments.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions avec les herbes médicinales n’ont pas été établies.
Effets au médicament sur les essais de laboratoire
Les interactions avec les essais de laboratoire n’ont pas été établies.
Effets au médicament sur le style de vie
Les interactions avec le style de vie n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
Une goutte de XIIDRA 2 fois par jour (c’est-à-dire le matin et le soir, à environ 12 heures d’intervalle) dans chaque œil.
Dose oubliée
Il faut informer le patient qui oublie une dose de XIIDRA d’administrer cette dose dès qu’il se rend compte de l’oubli, à moins qu’il soit presque temps d’instiller la dose suivante. Dans ce cas, le patient doit uniquement instiller la prochaine dose à l’heure prévue. Il ne doit pas doubler la dose.
Administration
Les lentilles cornéennes doivent être retirées avant l’administration de XIIDRA et peuvent être remises 15 minutes après son administration.
Instiller 1 goutte de XIIDRA dans chaque œil à l’aide d’un contenant à usage unique. Le contenant à usage unique doit être jeté immédiatement après l’utilisation.
Il faut aviser les patients de se laver les mains avant chaque utilisation, et d’éviter que l’embout du contenant à usage unique entre en contact avec l’œil ou toute autre surface, pour prévenir les blessures à l’œil ainsi que toute contamination de la solution.
Leur indiquer également que la solution du contenant à usage unique doit être administrée immédiatement une fois le contenant ouvert. Un seul et même contenant peut servir à traiter les deux yeux. Le contenant à usage unique, y compris tout reste de solution, doit être jeté immédiatement après l’administration.
Enfin, rappeler aux patients de laisser les contenants à usage unique dans leur sachet d’aluminium d’origine jusqu’au moment de les utiliser.
SURDOSAGE
On ne dispose d’aucune donnée concernant le surdosage chez les patients qui prennent XIIDRA.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le lifitegrast se lie à l’antigène 1 associé à la fonction lymphocytaire (LFA-1), une protéine siégeant à la surface des leucocytes (appelée intégrine), et inhibe l’interaction entre le LFA-1 et le ligand qui y est associé, soit la molécule d’adhésion intercellulaire-1 (ICAM-1). En présence de sécheresse oculaire, l’ICAM-1 est parfois surexprimée dans les tissus cornéens et conjonctivaux. Les interactions entre le LFA-1 et l’ICAM-1 favorisent la migration et l’activation des lymphocytes T, ce qui stimule la libération des cytokines qui participent au maintien de l’inflammation. Des études in vitro ont permis de démontrer que le lifitegrast pourrait inhiber l’adhésion des lymphocytes T à l’ICAM-1 et la sécrétion de cytokines inflammatoires importantes dans des cellules mononuclées de sang périphérique humain. On ignore le mode d’action exact du lifitegrast en présence de sécheresse oculaire.
Pharmacodynamie
Aucune étude sur les effets pharmacodynamiques du lifitegrast n’a été réalisée chez l’être humain.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. Pharmacocinétique
Absorption
Larmes : Les paramètres pharmacocinétiques du lifitegrast à 5 %, administré en contexte clinique 2 fois par jour pendant 10 jours, mesurés dans les larmes étaient : Cmax = 91 413 ± 43 308 ng/mL, ASC0-8 heures = 127 697 ± 66 418 ng·h/mL et Tmax 0,44 ± 0,22 heures. Le lifitegrast ne s’est pas accumulé dans les larmes lors de son administration 2 et 3 fois par jour.
Plasma : Au cours des études cliniques, la solution de lifitegrast à 5 % a été rapidement absorbée dans le plasma, son Tmax moyen s’établissant à 0,09 ± 0,01 heure (environ 5,4 minutes) lorsque le médicament était administré 2 fois par jour pendant 10 jours. De plus, le lifitegrast a été rapidement éliminé du plasma, ses concentrations ayant généralement été mesurables pendant seulement 30 minutes après l’administration. L’exposition générale au lifitegrast administré 2 fois par jour pendant 10 jours était faible : Cmax = 1,70 ± 1,36 ng/mL et ASC0-8 heures = 0,69 ± 0,47 ng·h/mL; la demi-vie d’élimination (t½) du lifitegrast ne peut donc pas être établie avec précision. Le profil pharmacocinétique plasmatique global n’a révélé aucune accumulation générale du lifitegrast lorsqu’il est administré 2 fois par jour sur une période de 10 jours.
Distribution
Suivant l’administration oculaire topique du lifitegrast chez le rat, le chien ou le lapin, l’absorption du médicament par l’œil a entraîné une forte exposition des tissus oculaires antérieurs, le site d’action de celui-ci, mais sa distribution dans le segment postérieur était restreinte. L’exposition générale au lifitegrast suivant son administration topique s’est révélée limitée.
Le lifitegrast se lie fortement à l’albumine sérique humaine (à raison de 94,8 à 97,6 % en moyenne). In vitro, sa liaison à la mélanine était modérée (liaison dans une proportion de 35,2 à 60,4 % en moyenne); cependant, la distribution tissulaire du lifitegrast marqué au 14C chez le rat pigmenté et albinos était comparable, ce qui indique que le lifitegrast n’a pas d’affinité de liaison particulière pour la mélanine.
Métabolisme
Une étude in vitro sur le métabolisme du lifitegrast marqué au 14C chez le rat, le chien, le singe et les hépatocytes humains a révélé que le lifitegrast est stable sur le plan métabolique et que sa transformation en métabolites par l’intermédiaire du cytochrome P450 (CYP) est minime chez toutes les espèces. Aucun métabolite n’a été décelé dans les échantillons groupés de plasma, d’urine et d’homogénats de fèces à la suite de l’administration oculaire ou intraveineuse de lifitegrast marqué au 14C chez le rat et le chien.
Excrétion
Au cours des études non cliniques, la majeure partie du médicament était excrétée par voie fécale sous forme inchangée. Les fèces étaient la principale voie d’excrétion du lifitegrast instillé dans l’œil, 60 % de la dose radioactive administrée y ayant été récupérée jusqu’à 168 heures après l’administration. Jusqu’à 2 % de la dose radioactive administrée était excrétée dans l’urine.
ENTREPOSAGE ET STABILITÉ
Entreposer entre 15 et 30 °C. Conserver les contenants à usage unique dans leur sachet d’aluminium d’origine pour les protéger de la lumière. Jeter les contenants ouverts immédiatement après l’usage
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
XIIDRA (solution ophtalmique de lifitegrast à 5 %) est offert sous la forme d’une solution stérile dont le pH se situe entre 7,0 et 8,0 et dont l’osmolalité varie de 200 à 330 mOsmol/kg.
XIIDRA renferme l’ingrédient actif lifitegrast à 50 mg/mL et les ingrédients inactifs suivants : chlorure de sodium, hydroxyde de sodium et/ou acide chlorhydrique (pour ajuster le pH), phosphate dibasique de sodium anhydre, thiosulfate de sodium pentahydraté et eau pour injection.
XIIDRA est une solution stérile transparente, incolore à légèrement jaunâtre, sans agent de conservation, offerte en contenants à usage unique de polyéthylène basse densité, emballés dans des sachets d’aluminium. Chaque contenant à usage unique renferme 0,2 mL de solution équivalant à 10 mg de lifitegrast.
XIIDRA est offert en boîtes de 12 sachets. Chaque sachet renferme 5 contenants à usage unique.
XIIDRA est également offert en boîtes de 4 sachets. Chaque sachet renferme 5 contenants à usage unique.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : lifitegrast
Nom chimique :
(S)-2-(2-(benzofuran -6-carbonyl)-5,7-dichloro-1,2,3,4-tétrahydroisoquinoline -6 -carboxamido)- 3-(3-(méthylsulfonyl) phényl)acide propanoïque
Formule moléculaire et masse moléculaire : C29H24Cl2N2O7S, masse moléculaire de 615,48.
Formule développée :
* centre chiral
Propriétés physicochimiques : Le lifitegrast est une poudre blanche ou blanchâtre soluble dans l’eau; sa solubilité dans l’eau dépend du pH.
pH Solubilité (µg/mL)
1,2 0,5 3,0 2,0 4,0 20 5,0 166 6,0 > 1000 7,0 > 1000 8,0 > 1000 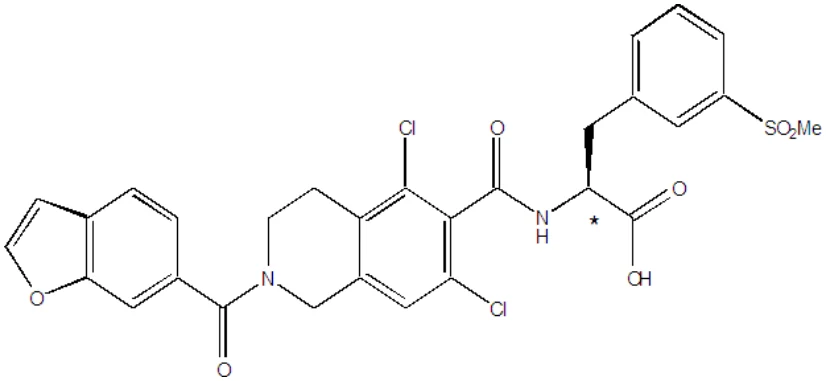 ESSAIS CLINIQUES
Aspect démographique de l’étude et organisation de l’essai
| Tableau 2 : Résumé des données démographiques sur les patients qui ont pris part aux études de 12 semaines sur l’efficacité du produit dans la sécheresse oculaire | |||||
| No de l’étude | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (tranche) | Sexe |
| Étude 1 | Étude multicentrique, prospective, contrôlée par placebo, à répartition aléatoire et menée à double insu dans des groupes parallèles; recours à un modèle d’EDC lors de la sélection | Lifitegrast à 0,1 %, à 1,0 % ou à 5,0 % ou placebo; goutte unique, 2 fois par jour; 84 jours (12 semaines) | n = 230 | 62,3 ans (26-91) | Masculin : 22,2 % Féminin : 77,8 % |
| Étude 2 | Étude multicentrique, prospective, contrôlée par placebo, à répartition aléatoire et menée à double insu dans des groupes parallèles; recours à un modèle d’EDC lors de la sélection | Lifitegrast à 5,0 % ou placebo; goutte oculaire unique, 2 fois par jour; 12 semaines | n = 588 | 60,6 ans (20-91) | Masculin : 24,1 % Féminin : 75,9 % |
| Étude 3 | Étude multicentrique, prospective, contrôlée par placebo, à répartition aléatoire et menée à double insu dans des groupes parallèles; stratification en fonction du score de coloration de la cornée inférieure à la fluorescéine (SCCIF) (≤ 1,5 ou > 1,5) et du score de sécheresse oculaire (SSO) (< 60 ou ≥ 60) d’après le protocole; sujets ayant récemment fait usage de larmes artificielles | Lifitegrast à 5,0 % ou placebo; goutte oculaire unique, 2 fois par jour; 12 semaines | n = 718 | 58,8 ans (19-97) | Masculin : 23,4 % Féminin : 76,6 % |
| Tableau 2 : Résumé des données démographiques sur les patients qui ont pris part aux études de 12 semaines sur l’efficacité du produit dans la sécheresse oculaire | |||||
| No de l’étude | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (tranche) | Sexe |
| Étude 4 | Étude multicentrique, prospective, contrôlée par placebo, à répartition aléatoire et menée à double insu dans des groupes parallèles; stratification en fonction du SCCIF (≤ 1,5 ou > 1,5) et du SSO (< 60 ou ≥ 60) d’après le protocole; sujets ayant récemment fait usage de larmes artificielles | Lifitegrast à 5,0 % ou placebo; goutte oculaire unique, 2 fois par jour; 12 semaines | n = 711 | 58,7 ans (18-93) | Masculin : 24,5 % Féminin : 75,5 % |
Les effets du traitement par le lifitegrast sur les signes et les symptômes de la sécheresse oculaire ont été évalués chez 2247 sujets au total au cours de 4 études de 12 semaines, multicentriques, contrôlées par placebo, à répartition aléatoire et menées à double insu. Dans toutes les études, les sujets ont été répartis au hasard pour recevoir XIIDRA à 5 % ou un placebo selon un rapport de 1:1. La majorité des sujets était âgée de 55 ans et plus (68 %), de race blanche (85 %) et de sexe féminin (76 %). Au cours de l’ensemble des études, les sujets ont déclaré présenter des antécédents de sécheresse oculaire bilatérale au début de l’étude. Lors des études 1 et 2, on a recouru à un modèle d’environnement défavorable contrôlé (EDC) au moment de la sélection afin de repérer les sujets plus sensibles aux agresseurs environnementaux. Les sujets participant aux études 3 et 4 devaient avoir récemment fait usage de larmes artificielles. L’utilisation de larmes artificielles était interdite durant les 4 études de 12 semaines.
Les critères d’admissibilité comprenaient : présence de signes minimaux (évalués au moyen d’une épreuve de coloration à la fluorescéine et du test de Schirmer sans anesthésie) et de symptômes minimaux (selon le score de sécheresse oculaire [SSO] et le score d’inconfort oculaire [SIO] évaluant la gravité des symptômes) au début de l’étude.
Résultats d’étude
Effets sur les symptômes de la sécheresse oculaire
Le SSO a été évalué par les patients au moyen d’une échelle visuelle analogique (EVA) (0 = aucun inconfort, 100 = inconfort maximal) lors de chacune des visites de l’étude. Au début de l’étude, le SSO moyen se situait entre 40 et 70. Dans l’ensemble des études, la réduction du SSO a été plus forte sous XIIDRA que sous placebo au 42e et au 84e jours (Figure 1).
Figure 1 : Score de sécheresse oculaire – Variation moyenne (é.-t.) par rapport au départ et différence entre les traitements (XIIDRA – placebo) lors d’études de 12 semaines chez des patients souffrant de sécheresse oculaire
1 Étude 1 : d’après une analyse de covariance; valeurs corrigées en fonction des valeurs de départ; études 2 à 4 : d’après une analyse de covariance; valeurs corrigées en fonction des valeurs de départ et des facteurs de stratification appliqués à la randomisation. L’analyse regroupait tous les patients soumis à la répartition aléatoire et traités. Les données manquantes ont été imputées au moyen des dernières données disponibles. Lors de l’étude 1, un des patients sous XIIDRA pour qui on n’avait pas de valeur de départ a été exclu de l’analyse.
Effets sur les signes de la sécheresse oculaire
Le score de coloration de la cornée inférieure à la fluorescéine (SCCIF) (0 = absence de coloration, 1 = lésions ponctuées rares/peu nombreuses, 2 = lésions individuelles et dénombrables, 3 = lésions trop nombreuses pour être dénombrées, mais non coalescentes, 4 = lésions coalescentes) a été évalué lors de chacune des visites de l’étude. Le SCCIF moyen initial était d’environ 1,8 chez les participants des études 1 et 2, et de 2,4 chez ceux des études 3 et 4. Le 84e jour, la réduction du SCCIF était plus marquée sous XIIDRA que sous placebo dans trois des quatre études (Figure 2). 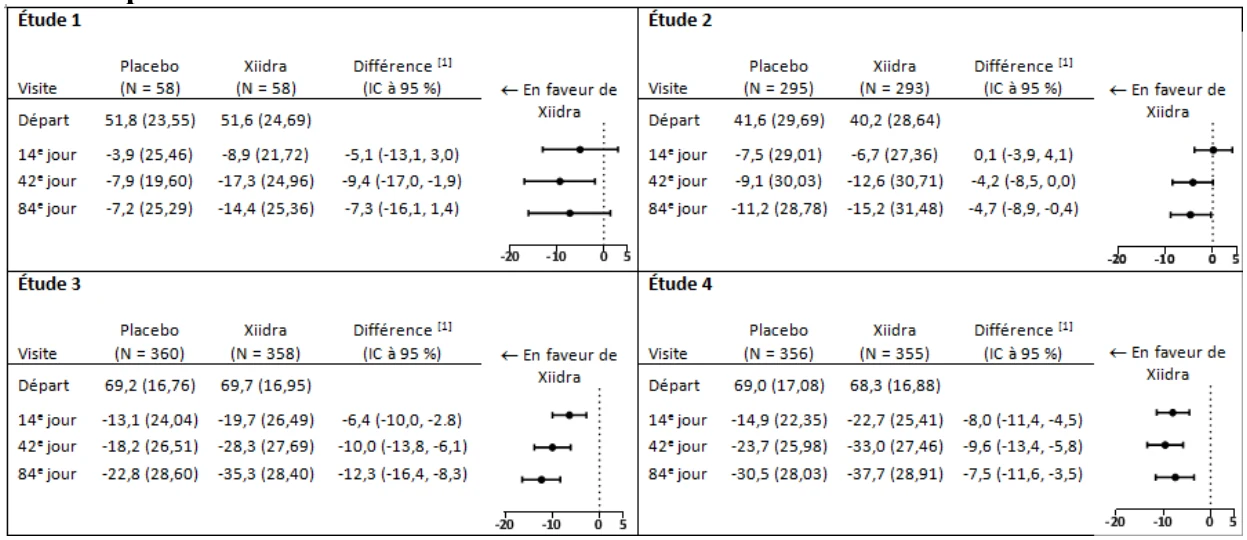 Figure 2 : Score de coloration de la cornée inférieure – Variation moyenne (é.-t.) par rapport au départ et différence entre les traitements (XIIDRA – placebo) lors d’études de 12 semaines chez des patients souffrant de sécheresse oculaire
1 Étude 1 : d’après une analyse de covariance; valeurs corrigées en fonction des valeurs de départ; études 2 à 4 : d’après une analyse de covariance; valeurs corrigées en fonction des valeurs de départ et des facteurs de stratification appliqués à la randomisation. L’analyse regroupait tous les patients soumis à la répartition aléatoire et traités. Les données manquantes ont été imputées au moyen des dernières données disponibles. Lors de l’étude 2, un des patients sous placebo dont l’œil à l’étude n’avait pas été désigné a été exclu de l’analyse.
PHARMACOLOGIE DÉTAILLÉE
Le lifitegrast se lie à l’antigène 1 associé à la fonction lymphocytaire (LFA-1), une protéine siégeant à la surface des leucocytes (appelée intégrine), et inhibe l’interaction entre le LFA-1 et le ligand qui y est associé, soit la molécule d’adhésion intercellulaire-1 (ICAM-1). L’ICAM-1 est parfois surexprimée dans les tissus cornéens et conjonctivaux en présence de sécheresse oculaire. L’interaction entre le LFA-1 et l’ICAM-1 favorise la migration et l’activation des lymphocytes T, ce qui stimule la libération des cytokines qui participent au maintien de l’inflammation. Des études in vitro ont permis de démontrer que le lifitegrast pourrait inhiber l’adhésion des lymphocytes T à l’ICAM-1 immobilisée et la sécrétion de cytokines inflammatoires importantes dans des cellules mononuclées de sang périphérique humain. Les effets thérapeutiques du lifitegrast ont été démontrés au cours de plusieurs études pharmacologiques réalisées in vivo. L’une d’elles, une étude clinique vétérinaire menée chez des chiens présentant une kératoconjonctivite sèche d’apparition spontanée à qui on a administré une dose de solution ophtalmique de lifitegrast à 1,0 % 3 fois par jour pendant 12 semaines, a permis de démontrer une amélioration des scores au test de Schirmer indiquant une production accrue de larmes. Un effet pharmacologique atténuant l’inflammation de la conjonctive a également été observé lors d’épreuves histopathologiques. Dans un modèle murin d’abrasion et d’inflammation cornéennes associées au port de lentilles cornéennes, l’administration oculaire topique de lifitegrast (à 0,1 %, à 1,0 % et à 5,0 %) avant l’abrasion cornéenne ou la provocation bactérienne était corrélée à une réduction significative de l’infiltration des neutrophiles, aux 3 doses. D’autres épreuves ont permis de confirmer que le lifitegrast était présent dans le tissu cornéen aux 3 doses. 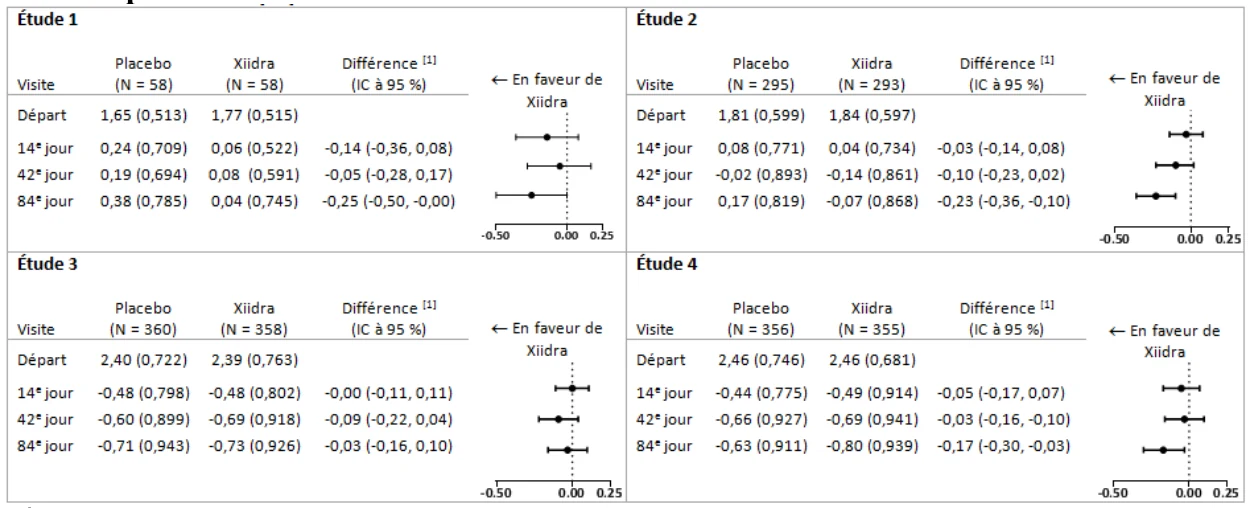
Lors d’études pharmacologiques sur l’innocuité, il a été démontré que l’administration intraveineuse de lifitegrast n’entraînait aucun effet indésirable touchant les fonctions du système nerveux central, cardiovasculaires ou pulmonaires.
TOXICOLOGIE
On a mené des études de 13 et de 39 semaines sur des lapins blancs de Nouvelle-Zélande et des chiens beagle afin d’évaluer la toxicité oculaire de doses répétées. Les animaux ont reçu le médicament par voie topique 3 fois par jour. On a observé un plissement ou un clignement des yeux chez les deux espèces immédiatement après l’administration du lifitegrast, mais ces effets n’étaient pas nocifs. Les autres effets bénins notés au cours de l’étude de 39 semaines comprenaient une régénération légèrement plus marquée des fibres musculaires de la langue chez les lapins traités à raison de ≥ 1,05 mg/œil/jour, et une inflammation granulomateuse minime de la langue chez quelques-uns des chiens ayant reçu la dose la plus forte (5,25 mg/œil/jour). Chez les deux espèces, la dose sans effet nocif observé (DSENO) sur le plan oculaire a été de 5,25 mg/œil/jour (35 µL/œil dans une solution à 5 %, administrée trois fois par jour), soit la plus forte des doses évaluées. Cette DSENO se traduit par une marge d’innocuité 1,05 fois plus grande chez l’humain si l’on tient compte de la dose totale en milligrammes par jour, et 138 fois et 16 fois plus grande chez l’humain que chez le lapin et le chien, respectivement si l’on tient compte de l’exposition générale (ASC) maximale observée lors des essais cliniques.
Quant à la toxicité générale, la DSENO du lifitegrast après administration intraveineuse chez le chien beagle s’est chiffrée à 30 mg/kg/jour, soit la plus forte des doses évaluées lors d’une étude de 4 semaines. Voilà qui donne lieu à une marge d’innocuité environ 20 000 fois plus grande chez l’humain, d’après les valeurs de l’ASC. Chez le rat, la DSENO s’est établie à 10 mg/kg/jour, à la lumière des observations faites lors de l’administration intraveineuse d’une dose de 30 mg/kg/jour au cours d’une étude de 13 semaines : fréquence accrue d’hyperplasie thymique chez les femelles; effets touchant les reins, la vessie, l’urètre et la prostate chez un mâle; et effets sur les testicules et l’épididyme chez un autre mâle. La DSENO établie chez le rat se traduit par une marge d’innocuité environ 660 fois plus grande chez l’humain.
Comme l’exposition générale au lifitegrast est faible après l’administration oculaire de la dose recommandée chez l’humain, on ignore dans quelle mesure les observations faites chez l’animal traduisent un risque quant à l’emploi clinique de XIIDRA.
Carcinogénicité
Aucune étude à long terme n’a été réalisée chez l’animal pour évaluer le pouvoir cancérogène du lifitegrast, car l’exposition générale au lifitegrast était très faible suivant son administration oculaire topique.
Génotoxicité
Le lifitegrast ne s’est pas révélé mutagène lors du test d’Ames in vitro. On n’a pas non plus observé de signes d’effet clastogène lors de l’analyse in vitro des aberrations chromosomiques des cellules de mammifères (cellules ovariennes de hamsters chinois), sauf à des concentrations cytotoxiques en l’absence d’activation métabolique. Le lifitegrast ne s’est pas révélé clastogène lors du test des micronoyaux réalisé in vivo chez la souris, ce qui témoigne de l’absence de génotoxicité.
Toxicité pour la reproduction et le développement
Lors d’une étude évaluant à la fois la toxicité pour la reproduction et le développement, l’administration de lifitegrast par voie intraveineuse à des doses pouvant atteindre 30 mg/kg/jour, depuis avant l’accouplement jusqu’au 17e jour de la gestation, n’a eu aucun effet sur la fertilité ni la capacité de reproduction des rats et des rates traités. La DSENO de 30 mg/kg/jour se traduit par une marge d’innocuité environ 5400 fois plus grande chez l’humain, d’après les valeurs de l’ASC.
Lors de l’étude sur la toxicité pour la reproduction et le développement menée chez le rat, la DSENO pour le développement a été établie à 10 mg/kg/jour, vu la fréquence accrue de pertes avant l’implantation et de malformations du squelette observée à la dose de 30 mg/kg/jour. La DSENO de 10 mg/kg/jour se traduit par une marge d’innocuité environ 460 fois plus grande chez l’humain, d’après les valeurs de l’ASC.
Au cours d’une étude sur la toxicité pour le développement menée chez le lapin, l’administration intraveineuse de lifitegrast à des lapines gravides pendant l’organogenèse (du 7e au 19e jour de la gestation) a donné lieu à des cas d’omphalocèle (malformation externe), tant à la dose la plus faible (3 mg/kg/jour) qu’à la dose la plus forte (30 mg/kg/jour). On n’a donc pas établi la DSENO pour le développement chez le lapin. À la dose la plus faible, l’exposition générale (ASC) correspondait à environ 460 fois l’exposition maximale signalée lors des essais cliniques chez l’humain.