


Monographie de produit - Cequa
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire | 05/2025 |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie...................................... 2
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques .................................................................................... 4
4.2 Dose recommandée et modification posologique ................................................... 4
4.4 Administration .......................................................................................................... 5
4.5 Dose oubliée ............................................................................................................. 5
5 SURDOSAGE ............................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 6
7.1 Populations particulières .......................................................................................... 7
7.1.1 Femmes enceintes ................................................................................................ 7
7.1.2 Allaitement ............................................................................................................ 8
7.1.3 Enfants ................................................................................................................... 8
7.1.4 Personnes âgées .................................................................................................... 8
8 EFFETS INDÉSIRABLES ................................................................................................. 8
8.1 Aperçu des effets indésirables .................................................................................. 8
8.2 Effets indésirables observés dans les essais cliniques .............................................. 9
8.3 Effets indésirables peu fréquents courants au cours des essais cliniques (< 1 %) . 12
8.5 Effets indésirables observés après la mise en marché ........................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 12
9.2 Aperçu des interactions médicamenteuses............................................................ 12
9.4 Interactions médicament-médicament .................................................................. 13
9.5 Interactions médicament-aliment .......................................................................... 13
9.6 Interactions médicament-plante médicinale ......................................................... 13
9.7 Interactions médicament-tests de laboratoire ....................................................... 13
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 13
10.1 Mode d’action ..................................................................................................... 13
10.2 Pharmacodynamie .............................................................................................. 13
10.3 Pharmacocinétique ............................................................................................. 13
11 Entreposage, STABILITÉ ET TRAITEMENT ................................................................... 14
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 14
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 16
13 INFORMATION PHARMACEUTIQUES ......................................................................... 16
14 ESSAIS CLINIQUES ..................................................................................................... 17
14.1 Essais cliniques par indication ............................................................................. 17
Kératoconjonctivite sèche (KCS) ....................................................................................... 17
15 MICROBIOLOGIE ....................................................................................................... 19
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 19
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 22
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
CEQUA (solution ophtalmique de cyclosporine à 0,09 % p/v) est indiqué pour augmenter la production de larmes chez les patients atteints de kératoconjonctivite sèche (sécheresse oculaire) modérée ou sévère.
1.1 Enfants
Enfants (< 18 ans) : L’efficacité et l’innocuité de CEQUA n’ont pas été établies chez les enfants, par conséquent, Santé Canada n’a pas autorisé son indication pour cette population.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Dans l’ensemble, aucune différence n’a été observée sur le plan de l’efficacité ou de l’innocuité entre les patients âgés et les patients adultes plus jeunes.
2 CONTRE-INDICATIONS
CEQUA est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament, à l’un de ces composants (y compris les ingrédients non médicinaux) ou à l'un des composants du contenant. Pour obtenir une liste complète, voir la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Les patients atteints d’infections oculaires ou périoculaires évolutives ou soupçonnées.
- Les patients atteints d’affections oculaires ou périoculaires malignes ou pré-malignes.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Pour une utilisation ophtalmique topique.
Chaque fiole de CEQUA est prévue pour un usage unique par un seul patient.
Il n’y a pas de considérations posologiques particulières préalables à l’instauration d’un traitement par CEQUA.
4.2 Dose recommandée et modification posologique
Instiller une goutte de CEQUA dans chaque œil, deux fois par jour (à environ 12 heures d’intervalle).
La dose ne doit pas dépasser deux gouttes par jour (administrées à 12 heures d’intervalle) dans l’œil ou les yeux à traiter.
Il existe peu de données d’études cliniques concernant l’administration à long terme de CEQUA (jusqu’à 12 mois). On s'attend à ce que l'administration de CEQUA se poursuive à long terme.
Santé Canada n’a pas autorisé d’indication d’utilisation chez la population pédiatrique (voir les sections 1.1, Enfants et 7.1.3, Enfants).
4.4 Administration
La solution contenue dans la fiole à usage unique doit être utilisée immédiatement après son ouverture et administrée dans l’œil ou les deux yeux. La quantité restante doit être jetée immédiatement après l'administration.
Il faut conseiller aux patients de se laver les mains avant chaque utilisation et d’éviter tout contact entre la pointe de la fiole et l’œil ou toute autre surface, afin de prévenir une blessure à l’œil ou une contamination de la solution (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Risque de blessures oculaires et de contamination).
CEQUA ne doit pas être administré pendant le port des lentilles cornéennes. Les patients présentant une diminution de la production de larmes ne devraient généralement pas porter de lentilles cornéennes. Informez les patients porteurs de lentilles cornéennes qu’ils devraient les retirer avant l’administration de la solution. Les lentilles peuvent de nouveau être portées 15 minutes après l’administration de CEQUA.
CEQUA peut être utilisé en concomitance avec des larmes artificielles; un intervalle de 15 minutes doit séparer l’administration des deux produits.
4.5 Dose oubliée
Si une dose de ce médicament est oubliée, le traitement devrait être poursuivi en administrant la dose suivante au moment prévu. La dose ne devrait pas être doublée. Les patients devraient être avisés de ne pas dépasser deux gouttes par jour dans l’œil ou les yeux affectés.
5 SURDOSAGE
On ne dispose d’aucune information concernant le surdosage topique chez les patients prenant CEQUA.
L’administration oculaire topique d’une dose excessive de cyclosporine ne devrait pas être source de toxicité oculaire. Etant donné les faibles concentrations systémiques de cyclosporine après l’administration oculaire topique, la probabilité d’une intoxication systémique par suite d’une surdose topique est infime.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Formes posologiques, concentrations, composition et emballage
CEQUA est une préparation stérile, limpide et incolore destinée à un usage ophtalmique topique. Son osmolalité se situe entre 160 et 190 mOsm/kg et son pH, entre 6,5 et 7,2.
CEQUA est conditionné dans des flacons stériles, à usage unique et sans conservateur. Chaque fiole, faite de polyéthylène à basse densité, a une capacité de 0,9 mL et contient 0,25 mL d’agent de remplissage. Une boite contient 6 sachets (en aluminium) et chaque sachet contient 10 fioles (2 cartes de 5 fioles). Le contenu de chaque boîte (60 fioles) doit être fourni intact.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
CEQUA est destiné pour un usage ophtalmique topique seulement.
Résoudre les infections oculaires ou périoculaires existantes ou soupçonnées avant l’instauration d’un traitement par CEQUA. Si une infection se produit pendant le traitement, l’administration de CEQUA doit être interrompue jusqu’à ce que l’infection ait été traitée.
Carcinogenèse et mutagenèse
Voir la section 16, TOXICOLOGIE NON CLINIQUE.
Conduite de véhicules et utilisation de machines
Les effets du CEQUA sur la capacité d’une personne à conduire un véhicule et utiliser une machine n’ont fait l’objet d’aucune étude. Cependant, la capacité du CEQUA à induire une vision brouillée temporaire ou d’autres troubles de vision ne peut être exclue. Par conséquent, il faut conseiller aux patients de ne pas conduire un véhicule et de ne pas utiliser de machines jusqu’à ce que leur vision redevienne normale après l’administration de CEQUA.
Hépatique/biliaire/pancréatique
Les effets du CEQUA n’ont pas été étudiés chez des patients atteints d’insuffisance hépatique. Cependant, aucun ajustement posologique en particulier n’est nécessaire pour cette
| Voie d’administration | Formes posologique / concentration / composition | Ingrédients non médicinaux |
| Ophtalmique | Solution contenant 0,09 % p/v de cyclosporine (0,9 mg / mL) | Chlorure de sodium, eau pour injection, huile de ricin hydrogénée de polyoxyl 40, hydroxyde de sodium ou acide chlorhydrique pour ajuster le pH, octoxynol-40, phosphate de sodium dibasique anhydre, phosphate de sodium monobasique dihydraté et polyvinylpyrrolidone. |
population, car l’exposition systémique à la cyclosporine est faible (voir la section 10.3,
Pharmacocinétique, Insuffisance hépatique).
Immunitaire
Les médicaments ophtalmiques, qui affectent le système immunitaire, y compris la cyclosporine, peuvent affaiblir les mécanismes de défense de l’hôte contre les infections et les tumeurs malignes. Par conséquent, une surveillance régulière de l’œil ou des yeux est recommandée, lorsque CEQUA est utilisé à long terme. De plus, il est possible d’éprouver une hypersensibilité au CEQUA. Des réactions de gonflement du visage, d'œdème pharyngé, de dyspnée et d'urticaire ont été rapportées avec l'utilisation de CEQUA (voir 8.5, Effets indésirables observés après la mise en marché). En cas de réaction allergique, Il faut conseiller aux patients d’arrêter le traitement.
Ophtalmologique
CEQUA n’a pas été étudié chez des patients ayant des antécédents de kératite herpétique, de maladie des glandes lacrymales en phase terminale, de kératoconjonctivite sèche (KCS) causée par la destruction des cellules caliciformes conjonctivales comme dans le cas d’une carence en vitamine A, ou de tissu cicatriciel comme dans le cas d’une pemphigoïde cicatricielle, de brûlures causées par des produits alcalins, du syndrome de Stevens-Johnson, d’un trachome ou d’une exposition au rayonnement.
Les patients atteints d’une kératite grave doivent être suivis étroitement.
Risque de blessures oculaires et de contamination
Il faut conseiller aux patients d’éviter tout contact entre la pointe de la fiole et l’œil ou toute autre surface, afin de prévenir une blessure à l’œil ou une contamination de la solution.
Utilisation avec des lentilles cornéennes
CEQUA ne doit pas être administré pendant le port des lentilles cornéennes. Les patients porteurs des lentilles cornéennes devraient les retirer avant l’administration de la solution. Les lentilles peuvent être de nouveau portées 15 minutes après l’administration de la solution ophtalmique CEQUA.
Aucune étude n’a été menée chez des patients qui portent des lentilles cornéennes.
Rénal
Les effets du CEQUA n’ont pas été étudiés chez des patients atteints d’insuffisance rénale. Cependant, aucun ajustement posologique en particulier n’est nécessaire pour cette population, car l’exposition systémique à la cyclosporine est faible (voir la section 10.3, Pharmacocinétique, Insuffisance rénale).
7.1 Populations particulières
7.1.1 Femmes enceintes
Nous ne disposons pas de données appropriées sur l’utilisation du CEQUA chez des femmes enceintes.
Cependant, des études menées chez des animaux ont montré des effets toxiques sur la reproduction, suite à une administration systémique de la cyclosporine, à des taux d’exposition considérablement plus élevés que le taux d’exposition maximal chez les humains suite à une administration ophtalmique. Ceci indique peu de pertinence par rapport à l’utilisation clinique du CEQUA (voir la section 16, TOXICOLOGIE NON CLINIQUE).
CEQUA n’est pas recommandé pendant la grossesse, sauf si les bienfaits escomptés l'emportent sur les risques.
7.1.2 Allaitement
Il a été démontré que la cyclosporine est excrétée dans le lait maternel chez l’humain après une administration systémique. Cependant, l'excrétion dans le lait maternel après l'administration de CEQUA par voie topique n'a fait l'objet d'aucune étude. Les concentrations sanguines de cyclosporine sont faibles à la suite de l’administration topique de CEQUA (voir la section 10.3, Pharmacocinétique, Grossesse et allaitement).
L’administration orale de cyclosporine à des rates, en période de lactation, n’a produit aucun effet indésirable chez la progéniture à des doses cliniquement pertinentes (voir la section 16, TOXICOLOGIE NON CLINIQUE). Il n’y a aucune donnée concernant les effets du CEQUA sur les enfants allaités et la production de lait. Les bienfaits de l’allaitement, sur le développement et la santé, doivent tout autant être considérés que la nécessité clinique d’administrer CEQUA à la mère, et aux effets indésirables que la cyclosporine pourrait entraîner chez le nourrisson.
Comme beaucoup de médicaments sont excrétés dans le lait maternel chez l’humain, la prudence est de mise lorsqu'on administre CEQUA à une femme qui allaite.
7.1.3 Enfants
Enfants (< 18 ans) : L’efficacité et l’innocuité de CEQUA n’ont pas été établies chez les enfants, par conséquent, Santé Canada n’a pas autorisé son indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Dans l’ensemble, aucune différence n’a été observée sur le plan de l’efficacité ou de l’innocuité entre les patients âgés et les patients adultes plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable signalé le plus fréquemment à la suite de l’administration de CEQUA a été la douleur lors de l’instillation (22 %).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Données regroupées sur l’innocuité des études OTX-101-2014-001 et OTX 101-2016-00
L’évaluation principale de l’innocuité provenait de deux études de concept similaire, multicentriques, à répartition aléatoire, à double insu, contrôlées par excipient, d’une durée de 12 semaines et menées chez des sujets atteints de kératoconjonctivite sèche. L’étude OTX 101-2016-001 était une étude pivot de phase 3, alors que l’étude OTX-101-2014-001 était une étude de soutien de phase 2b/3.
Dans les deux essais cliniques, 524 sujets (population retenue aux fins d’analyse de l’innocuité) ont reçu au moins une dose de CEQUA (solution ophtalmique de cyclosporine à 0,09 p/v). La majorité des sujets traités étaient des femmes (83 %) et l’âge moyen était de 59 ans. Le groupe de sujets traités par CEQUA présentait une incidence plus élevée des effets indésirables (38,7 % vs 27,1 %) et des effets indésirables liés au traitement (25,2 % vs 8,6 %), que le groupe traité par l’excipient. Cependant, CEQUA a été bien toléré puisque la plupart des effets indésirables étaient considérés légers et n’ont nécessité aucun traitement.
Les effets indésirables (EI) les plus fréquents, rapportés chez plus de 1% des patients (Tableau 2) étaient une douleur au site d’instillation (22 %) et une hyperhémie conjonctivale (6 %). La plupart des effets indésirables non oculaires (≥ 1 % des sujets dans chaque groupe) étaient une céphalée et une infection des voies urinaires.
Tableau 2 Effets indésirables apparus au cours du traitement, signalés chez ≥ 1 % des sujets des deux groupes de traitement - Série de données regroupées des études contrôlées de phase 3 et de phase 2b/3 (population retenue aux fins d’analyse de l’innocuité)
| Terme préférentiel | Données regroupées | |||||||
|---|---|---|---|---|---|---|---|---|
CEQUA (N=524) n (%) | Excipient (N=524) n (%) | |||||||
| EI oculaires | ||||||||
| Douleur au site d’instillation | 114 (21,8) | 21 (4,0) | ||||||
| Hyperhémie conjonctivale | 30 (5,7) | 19 (3,6) | ||||||
| Irritation oculaire | 6 (1,1) | 6 (1,1) | ||||||
| Blépharite | 5 (1,0) | 0 | ||||||
| Terme préférentiel | Données regroupées | |||||||
CEQUA (N=524) n (%) | Excipient (N=524) n (%) | |
|---|---|---|
| Prurit oculaire | 2 (0,4) | 8 (1,5) |
| Sensation de corps étranger dans les yeux | 2 (0,4) | 5 (1,0) |
| Corps flottants intravitréens | 2 (0,4) | 5 (1,0) |
| EI non oculaires | ||
| Céphalée | 8 (1,5) | 2 (0,4) |
| Infection des voies urinaires | 6 (1,1) | 4 (0,8) |
| Bronchite | 5 (1,0) | 3 (0,6) |
| Sinusite | 4 (0,8) | 5 (1,0) |
| Infection des voies respiratoires supérieures | 4 (0,8) | 5 (1,0) |
| Rhinopharyngite | 1 (0,2) | 5 (1,0) |
Les effets indésirables d’intensité sévère (1,7 % vs. 0,8 %) et les effets ayant entrainé une interruption (0,8% vs 0,4 %) ou un arrêt (4,2 % vs. 1,7 %) du traitement par le médicament à l’étude étaient rares. Les effets indésirables graves (1,1 % dans les deux groupes de traitement) étaient rares. Un sujet placé aléatoirement dans le groupe du CEQUA de l’étude OTX-101-2016-001 est décédé d‘une cause inconnue, mais cela n'était pas considérée comme liée au médicament à l’étude.
Étude de prolongation portant sur l’innocuité OTX-101-2016-002
Les données de l’innocuité à long terme proviennent de l’étude de prolongation portant sur l’innocuité, OTX-101-2016-002. Tous les 258 sujets de l’étude de phase 3 (OTX-101-2016-001) ont ensuite participé à l’étude de prolongation ouverte de 40 semaines (OTX-101-2016-002), où ils ont été traités avec CEQUA. Parmi eux, 129 sujets avaient reçu le CEQUA (Groupe 1) et 129 sujets avaient reçu l’excipient (Groupe 2) pendant les 12 semaines de l’étude OTX-101-2016-001. À la fin de l’étude de prolongation, 225 sujets avaient été exposés au CEQUA pendant plus de 6 mois, y compris 138 sujets dont l'exposition totale avait été ≥ 12 mois. La durée moyenne de l’exposition totale était de 10,42 mois.
Une analyse des effets indésirables, menée sur l’ensemble de la population retenue aux fins d’analyse de l’innocuité de l’étude OTX-101-2016-002, n’a révélé aucun nouveau résultat. Le profil des effets indésirables graves n’a pas été modifié. L’effet indésirable le plus fréquemment signalé demeure la douleur au site d’instillation. Tel que prévu, son incidence était plus élevée sur les sujets qui avaient reçu l’excipient avant de passer au CEQUA.
Outre la douleur au site d'instillation (22,9 %), les effets indésirables apparus au cours du traitement, et les plus fréquemment signalés, étaient l’hyperhémie conjonctivale (10,1 %) et la kératite ponctuée (6,2 %) (Tableau 3). La kératite ponctuée a été signalée dans un plus grand nombre de sujets du groupe 1, mais elle n'a pas été considérée liée au traitement dans tous les cas, sauf un, et la différence est attribuée à une variabilité naturelle dans la présentation de la KCS. Ces événements étaient essentiellement d’intensité légère, un seul sujet (0,4 %) ayant signalé une forme sévère.
Tableau 3 Effets indésirables apparus au cours du traitement chez ≥ 1% des sujets de l’étude de prolongation portant sur l’innocuité
| Terme préférentiel | Groupe 1 (N=129) n (%) | Groupe 2 (N=129) n (%) | Total (N=258) n (%) | |||||
|---|---|---|---|---|---|---|---|---|
| EI oculaires | ||||||||
| Douleur au site d’instillation | 17 (13,2) | 42 (32,6) | 59 (22,9) | |||||
| Hyperhémie conjonctivale | 12 (9,3) | 14 (10,9) | 26 (10,1) | |||||
| Kératite ponctuée | 12 (9,3) | 4 (3,1) | 16 (6,2) | |||||
| Blépharite | 3 (2,3) | 4 (3,1) | 7 (2,7) | |||||
| Décollement du vitré | 5 (3,9) | 2 (1,6) | 7 (2,7) | |||||
| Opacification de la capsule postérieure | 5 (3,9) | 1 (0,8) | 6 (2,3) | |||||
| Irritation oculaire | 2 (1,6) | 2 (1,6) | 4 (1,6) | |||||
| Hémorragie conjonctivale | 2 (1,6) | 2 (1,6) | 4 (1,6) | |||||
| Larmoiement au site d’instillation | 1 (0,8) | 3 (2,3) | 4 (1,6) | |||||
| Réaction au site d’instillation | 1 (0,8) | 3 (2,3) | 4 (1,6) | |||||
| Augmentation de la pression intraoculaire | 2 (1,6) | 1 (0,8) | 3 (1,2) | |||||
| EI non oculaires | ||||||||
| Bronchite | 2 (1,6) | 4 (3,1) | 6 (2,3) | |||||
| Sinusite | 0 | 4 (3,1) | 4 (1,6) | |||||
| Arthrose | 3 (2,3) | 1 (0,8) | 4 (1,6) | |||||
| Gastro-entérite virale | 2 (1,6) | 1 (0,8) | 3 (1,2) | |||||
| Infection des voies urinaires | 2 (1,6) | 1 (0,8) | 3 (1,2) | |||||
| Migraine avec aura | 1 (0,8) | 2 (1,6) | 3 (1,2) | |||||
Sujets du groupe 1 ayant continué avec CEQUA pendant l’étude de prolongation sur l’innocuité.
Sujets du groupe 2 ayant commencé le traitement par CEQUA pendant l’étude de prolongation sur l’innocuité.
8.3 Effets indésirables peu fréquents courants au cours des essais cliniques (< 1 %)
Affections oculaires : œdème conjonctival, douleur oculaire, augmentation de la sécrétion lacrymale, vision trouble.
Troubles généraux et anomalies au site d’administration : larmoiement au site d’instillation, prurit au site d’instillation, réaction au site d’instillation.
Affections respiratoires, thoraciques et médiastinales : irritation de la gorge.
8.5 Effets indésirables observés après la mise en marché
Ces événements indésirables ont été identifiés lors de l’utilisation de CEQUA après son approbation. Ces événements sont signalés volontairement et proviennent d’une population de taille incertaine, et il n’est généralement pas possible d’estimer leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
Troubles de l’oreille et du conduit auditif : douleurs à l’oreille
Troubles oculaires : asthénopie, écoulement oculaire, sécheresse oculaire, gonflement des yeux, gêne oculaire, œdème des paupières, photophobie
Troubles gastro-intestinaux : nausées
Troubles du système immunitaire : dyspnée, gonflement du visage, œdème pharyngé
Infections et infestations : conjonctivite
Troubles du système nerveux: sensation de brûlure, étourdissements
Troubles respiratoires, thoraciques et médiastinaux : toux, douleurs oropharyngées
Troubles de la peau et du tissu sous-cutané : prurit, urticaire
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude d'interaction médicamenteuse n'a été réalisée avec CEQUA.
Les médicaments qui agissent sur le cytochrome P450 peuvent modifier le métabolisme de la cyclosporine. L’administration oculaire entraîne une absorption systémique de la cyclosporine qui est faible voire non détectable (voir la section 10.3, Pharmacocinétique). Par conséquent, aucune interaction entre la cyclosporine administrée par voie topique et les médicaments administrés par voie systémique ne devrait se produire.
9.4 Interactions médicament-médicament
Les interactions de CEQUA avec d’autres médicaments n’ont pas été établies.
Bien que de nombreux médicaments soient reconnus pour interagir avec la cyclosporine administrée par voie orale, aucune interaction médicamenteuse systémique n'est susceptible de se produire après l’administration oculaire topique de CEQUA, compte tenu de la très faible dose de cyclosporine utilisée (88 mcg/jour), des faibles concentrations observées dans l’organisme au cours des études sur la toxicologie oculaire et du programme d’essais cliniques réalisés.
9.5 Interactions médicament-aliment
Les interactions de CEQUA avec des aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions de CEQUA avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Les interactions de CEQUA avec des essais de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La cyclosporine est un immunosuppresseur inhibiteur de la calcineurine lorsqu’elle est administrée par voie systémique. Elle inhibe l’activation des facteurs de transcription nécessaires pour l’activation des lymphocytes T et la production de cytokines inflammatoires. Chez les patients présentant une suppression de la production de larmes que l'on présume être causée par une inflammation oculaire associée à la kératoconjonctivite sèche, la cyclosporine administrée par voie topique agirait comme un immunomodulateur partiel. En supprimant la réaction immuno-inflammatoire de la surface oculaire, le traitement par la cyclosporine augmente la capacité des glandes lacrymales à produire des larmes, ce qui favorise le retour d’un film lacrymal plus stable et le rétablissement de la surface oculaire. Cependant, le mode d’action exact pour le traitement de la kératoconjonctivite sèche (sécheresse oculaire) est inconnu.
10.2 Pharmacodynamie
Aucune étude sur les effets pharmacodynamiques de CEQUA n’a été réalisée.
10.3 Pharmacocinétique
Après l’administration topique de CEQUA dans chaque œil chez des sujets en bonne santé à raison de deux applications par jour au cours d’une période allant jusqu’à 7 jours, puis à raison d’une seule application le 8e jour, les concentrations sanguines de cyclosporine étaient soit indétectables soit légèrement au-dessus de la limite inférieure de quantification de 0,100 ng/mL (valeurs de 0,101 à 0,195 ng/mL), jusqu’à 2 heures après l’administration d’une dose unique et jusqu’à 4 heures après l’administration de doses multiples. Bien que des valeurs numériques supérieures aient été observées après l’administration de doses multiples comparativement à une dose unique, la concentration sanguine maximale observée n’a pas dépassé 0,200 ng/mL. Cette valeur est inférieure à 0,1 % de celle à laquelle une toxicité systémique pourrait être observée.
La valeur moyenne ± ET de la Cmax était de 0,173 ± 0,020 ng/mL et celle de l’ASC(0-t) était de 0,526 ± 0,059 h∗ng/mL chez des volontaires au 8e jour de l’étude, où seulement 4 des 16 sujets ont eu ≥ 3 concentrations consécutives de CsA dans le sang total supérieures ou égales à la limite inférieure de quantification.
Populations et états pathologiques particuliers
Enfants (< 18 ans) : L’efficacité et l’innocuité de CEQUA n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé son indication pour cette population.
Personnes âgées (> 65 ans) : Dans l’ensemble, aucune différence n’a été observée sur le plan de l’efficacité et de l’innocuité entre les patients âgés et les patients adultes plus jeunes.
Grossesse et allaitement : Il n’existe aucune donnée sur la présence de cyclosporine dans le lait maternel humain à la suite d’une administration topique, ni sur les effets de CEQUA sur le nourrisson et la production de lait (voir la section 7.1, Femmes enceintes et 7.1.2, Allaitement).
Insuffisance hépatique : Compte tenu de la faible disponibilité systémique de la cyclosporine, les patients atteints d’insuffisance hépatique ne devraient être exposés à aucun risque accru après l’administration de CEQUA.
Insuffisance rénale : Compte tenu de la faible disponibilité systémique de la cyclosporine, les patients atteints d’insuffisance rénale ne devraient être exposés à aucun risque accru après l’administration de CEQUA.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
CEQUA doit être conservé à la température ambiante (entre 15 et 25 °C). Ne pas congeler. Garder hors de la vue et de la portée des enfants. Garder les fioles à usage unique dans le sachet d’aluminium d’origine. La solution ophtalmique d’une fiole à usage unique doit être utilisée immédiatement après avoir été ouverte pour administration dans un œil ou les deux yeux. Le reste du contenu doit être jeté après l’administration.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il faut conseiller aux patients d’éviter tout contact entre la pointe de la fiole et l’œil ou toute autre surface, afin de prévenir une blessure à l’œil ou une contamination de la solution (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Risque de blessures oculaires et de contamination).
S’il y a une fuite, des particules visibles, ou la fiole est endommagée, la fiole ne doit pas être utilisée et doit être jetée.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Cyclosporine (USP); ciclosporine et ciclosporine A (Ph. Eur.)
Nom chimique : Cyclosporine A
Cyclo[[(E)-(2S,3R,4R)-3-hydroxy-4-méthyl-2-(méthylamino)-6-octénoyl]-
L-2-aminobutyryl-N-méthylglycyl-N-méthyl-L-leucyl-L-valyl-N-méthyl-L-leucyl-L-alanyl-D-alanyl-N-méthyl-L-leucyl-N-méthyl-L-leucyl-N-méthyl-L-valyl]
Formule moléculaire : C62H111N11O12
Masse moléculaire : 1202,6
Formule développée :
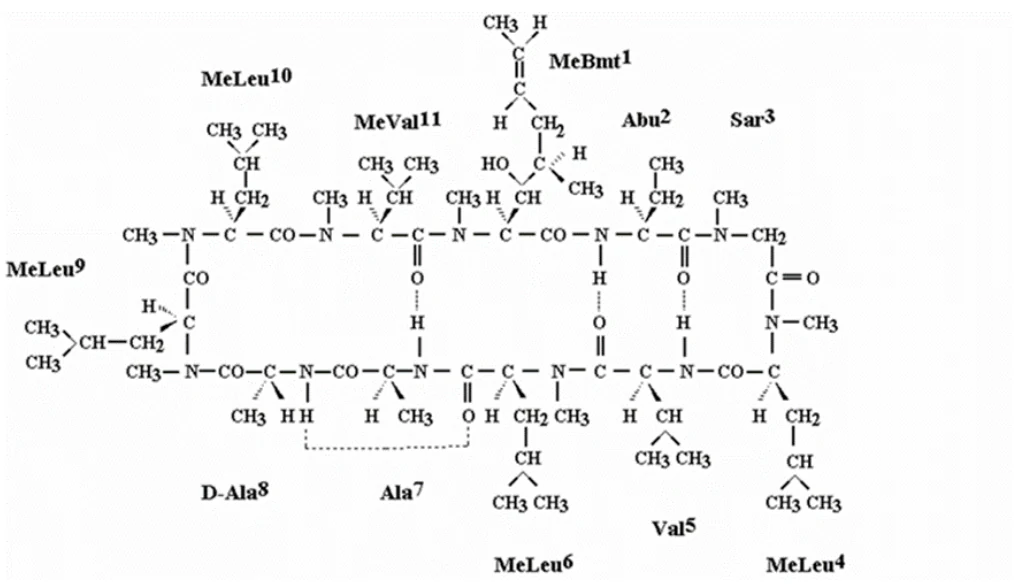
Propriétés physicochimiques : La cyclosporine A se présente sous la forme d’une poudre blanche ou blanchâtre inodore. Elle est insoluble dans l’eau, soluble dans la plupart des solvants organiques (méthanol, éthanol, acétone, chloroforme et éther diéthylique) à l’exception des hydrocarbures aliphatiques (n-hexane). Le produit anhydre est hygroscopique.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Kératoconjonctivite sèche (KCS)
Deux essais multicentriques, à répartition aléatoire, à double insu, contrôlés par excipient et comparables sur le plan méthodologique (c.-à-d., OTX-101-2014-001 et OTX-101-2016-001) ont été menés afin d’évaluer l’innocuité et l’efficacité du CEQUA (solution ophtalmique de cyclosporine à 0,09 p/v) dans le traitement de la kératoconjonctivite sèche (KCS). Les deux études étaient identiques pour ce qui est de la durée (12 semaines), du schéma posologique (1 goutte dans chaque œil, deux fois par jour) et des critères d’inclusion et d’exclusion.
Les patients participants aux deux études avaient rapporté des antécédents de KCS remontant à ≥ 6 mois. Tous les patients avaient reçu un diagnostic clinique de KCS bilatérale, fondé sur un score de coloration conjonctivale au vert de lissamine ≥ 3 et ≤ 9 sur un score total possible de 12 (les zones 2 et 4 supérieures étaient exclues de l’évaluation) dans le même œil au moment de la sélection et au début des études. Les patients avaient attribué un score global ≥ 40 sur une échelle de 100 aux symptômes de sécheresse et/ou d’irritation.
L’étude pivot de phase 3 OTX-101-2016-001 a permis de comparer la solution ophtalmique de cyclosporine à 0,09 % p/v à un excipient chez 744 sujets. Un seul paramètre d'efficacité primaire a été désigné, soit une augmentation de la production de larmes mesurée par le pourcentage des sujets obtenant une augmentation ≥ 10 mm du score au test de Schirmer au 84e jour, par rapport au score initial, d’après les données pour les deux yeux.
L’étude de soutien de phase 2b/3 OTX-101-2014-001 a permis de comparer deux concentrations de solution ophtalmique de cyclosporine, soit à 0,05 % p/v et 0,09 % p/v, par rapport à un excipient chez 455 sujets. Les deux paramètres d’efficacité coprimaires étaient la variation moyenne du score de coloration totale de la conjonctive au 84e jour, par rapport au score initial, mesurée dans l’œil désigné et le score global des symptômes selon le questionnaire SANDE (Symptom Assessment iN Dry Eye). Sur la base des résultats de l’étude OTX-101-2014-001, la solution ophtalmique de cyclosporine à 0,09 % p/v a été sélectionnée aux fins de développement.
Les variables d'efficacité secondaires clés et autres variables additionnelles, qui ont été comparées entre la solution ophtalmique de cyclosporine et l’excipient dans les deux études cliniques, incluaient : la variation moyenne du score au test de Schirmer par rapport au score initial, la variation moyenne du score de coloration totale et temporale de la conjonctive au vert de lissamine par rapport au score initial, la clairance de la coloration temporale au vert de lissamine, la variation moyenne du score de coloration totale et centrale de la cornée à la fluorescéine par rapport au score initial et la clairance de la coloration centrale de la cornée.
Les données démographiques des patients atteints de kératoconjonctivite sèche ayant participé aux études pivot et de soutien contrôlées par excipient sont présentées dans le tableau 4. Toutes les études ont été menées avec une solution de cyclosporine administrée dans les yeux deux fois par jour. Dans ces études, 1199 patients atteints de kératoconjonctivite sèche ont été inclus dans la population en intention de traiter (solution ophtalmique de cyclosporine ou excipient).
Tableau 4 Résumé des données démographiques des patients atteints de kératoconjonctivite sèche ayant participé aux essais cliniques (population en intention de traiter)
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| OTX-101-2016-001 | Essai de phase 3, multicentrique, à répartition aléatoire, à double insu et contrôlé par excipient | Cyclosporine à 0,09 % ou l’excipient, administrés deux fois par jour dans chaque œil sous forme de solution ophtalmique durant 12 semaines (84 jours) | Cyclosporine 0,09 % : n = 371 Excipient n = 373 Total : n = 744 | 59,0 (18 – 90) | H = 118 (15,9 %) F = 626 (84,1 %) |
| OTX-101-2014-001 | Essai de phase 2/3, multicentrique, à répartition aléatoire, à double insu et contrôlé par excipient, visant à déterminer la dose | Cyclosporine à 0,05 %, à 0,09 % ou l’excipient, administrés deux fois par jour dans chaque œil sous forme de solution ophtalmique durant 12 semaines (84 jours) | Cyclosporine 0,05 % : n = 151 0,09 % : n = 152 Excipient n = 152 Total : n = 455 | 60,1 (22 – 91) | H = 94 (20,7 %) F = 361 (79,3 %) |
L’étude de soutien OTX-101-2014-001 n’a pas atteint le paramètre d’efficacité coprimaire du changement moyen dans le score global des symptômes au 84e jour, par rapport au score initial. Par conséquent, l’analyse de la réponse au traitement au regard du paramètre d’efficacité primaire de l’étude pivot OTX-101-2016-001, soit une augmentation ≥ 10 mm du score au test de Schirmer par rapport au score initial, a été effectuée a posteriori sur la base de la moyenne des données sur les yeux de l’étude OTX-101-2014-001. Ensuite, ces données ont été analysées de nouveau suivant la méthodologie statistique de l’étude OTX-101-2016-001 (analyse des données pour les deux yeux de chaque sujet à l’aide de méthodes tenant compte de la corrélation intra-individuelle) pour soutenir les résultats du paramètre d’efficacité primaire de l’étude pivot de phase 3 OTX-101-2016-001.
Dans les deux études, comparativement à l’excipient au 84e jour, le pourcentage de yeux présentant une augmentation ≥ 10 mm du score au test de Schirmer par rapport au score initial a été plus élevé et statistiquement significatif (p ≤ 0,01) chez les patients sous CEQUA. Cet effet a été observé chez environ 17 % des patients traités par CEQUA comparativement à environ 9 % des patients traités par l’excipient (Tableau 5).
Tableau 5 Résultats des études OTX-101-2014-001 et OTX-101-2016-001 chez des patients atteints de kératoconjonctivite sèche : test de Schirmer au 84e jour (population en intention de traiter)
| Production de larmes | ||
|---|---|---|
| OTX-101-2014-001 | OTX-101-2016-001 | |
CEQUA N = 152 | Excipient N = 152 | |
CEQUA N = 371 | Excipient N = 373 | |
| Nombre des yeux | 304 | |
| 304 | 742 | |
| 746 | ||
Augmentation ≥ 10 mm de la production de larmes (% d’yeux) | ||
| 51 (16,8 %) | 26 (8,6 %) | |
| 123 (16,6 %) | 69 (9,2 %) | |
| Différence (IC à 95 %) | 8,2 % (1,9 %, 14,6 %) | 7,3 % (3,3 %, 11,3 %) |
| Valeur p vs excipient | 0,0113 | 0,0003 |
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité des doses multiples
Le profil de toxicité systémique de la cyclosporine (CsA) est bien établi et la préparation pharmaceutique de cyclosporine ne contient pas d’excipients nouveaux.
Les études toxicologiques non cliniques effectuées à l’appui de l’innocuité oculaire de la solution ophtalmique de cyclosporine, comprenaient des études sur la tolérabilité oculaire menées durant 6 jours ou moins et des études sur la toxicité et la toxicocinétique oculaires de doses multiples menées durant 28 jours, 13 semaines et 26 semaines, au cours desquelles une solution ophtalmique de cyclosporine à des concentrations de 0,1 % ou moins a été administrée jusqu’à quatre fois par jour.
L’administration oculaire d’une solution ophtalmique de CsA à des lapins blancs de Nouvelle-Zélande, à des concentrations de 0,1 % QID (13 semaines) et de 0,09% QID (26 semaines) respectivement, a donné brièvement lieu à une irritation minime ou légère des tissus membraneux périoculaires. Aucun effet sur la pression intraoculaire ou les mesures électrorétinographiques n’a été observé dans aucune étude. Les tissus oculaires ou périoculaires n’ont présenté aucun changement sur le plan histologique, hormis la légère irritation passagère observée. La marge d’exposition pour les effets oculaires chez les lapins NZW ayant reçu une solution ophtalmique de cyclosporine à 0,09 % quatre fois par jour, pendant 26 semaines (dose quotidienne totale de 83 mcg/œil/jour administrée dans un volume de 35 μL/œil/dose), était environ 1,9 fois plus élevée que la dose ophtalmique maximale recommandée chez l’humain (DOMRH; dose quotidienne totale de 44 mcg/œil/jour; soit 22 mcg/œil/dose deux fois par jour, dans un volume de dose de 24,4 μL).
À la suite de l’administration oculaire d’une solution ophtalmique de cyclosporine à 0,09 % quatre fois par jour pendant 26 semaines chez des lapins blancs de Nouvelle-Zélande, de faibles concentrations sanguines de CsA ont été notées (ASC(0-4) de 5,20 ± 1,43 et de 8,52 ± 2,77 h∗ng/mL et Cmax de 2,06 ± 0,67 et de 3,30 ± 0,98 ng/mL chez les femelles et les mâles, respectivement). Les marges d’exposition systémique sécuritaires basées sur l’ASC(0-4) des concentrations sanguines de CsA étaient 16,2 et 9,9 fois plus élevées chez les lapins mâles et femelles, respectivement, que l’exposition générale chez l’humain à la DOMRH. Aucun effet systémique lié à l’administration de CsA n’a été noté après l’administration oculaire d’une solution ophtalmique de cyclosporine à des animaux.
La distribution dans les tissus oculaires et l’absorption systémique de la CsA ont été évaluées chez des lapins blancs de Nouvelle-Zélande ayant reçu par voie topique une solution ophtalmique de cyclosporine à 0,05 % (17,5 mcg/œil/jour) en une dose unique (35 µL) et une solution ophtalmique de cyclosporine à 0,01 %, à 0,05 % ou à 0,1 % (doses quotidiennes de 14, 70 et 140 mcg/œil/jour), administrée par voie topique quatre fois par jour pendant 7 jours. À la fin de la phase de traitement, des échantillons de sang, de larmes et de tissus oculaires ont été prélevés aux fins d’analyse des concentrations de CsA. La CsA était largement distribuée dans les tissus oculaires, mais l’exposition systémique s’est avérée minime (Cmax moyenne ≤ 6,2 ng/mL). Les concentrations de CsA dans les tissus oculaires et périoculaires ont augmenté de façon proportionnelle à la dose administrée. L’administration répétée d’une solution ophtalmique de cyclosporine à 0,05 % a entraîné une augmentation de l’ASC(0-t), indiquant une accumulation de la CsA dans tous les tissus oculaires suite à l’administration quotidienne et répétée de la solution comparativement à l’administration d’une dose unique.
L’exposition systémique à la CsA a également augmenté après l’administration d’une solution ophtalmique de cyclosporine à 0,05 % quatre fois par jour, comparativement à l’administration d’une dose unique. Cependant, la Cmax moyenne de la CsA (2,01 ng/mL) dans le sang après l’administration répétée d’une solution ophtalmique de cyclosporine à 0,05 %, dans le cadre de l’étude de 7 jours sur la distribution tissulaire, s’est avérée comparable aux valeurs moyennes de la Cmax observées à la même dose au cours des études toxicologiques menées durant 28 jours, 13 semaines et 26 semaines (1,35, 1,76 et 1,51 ng/mL, respectivement). De plus, aucune accumulation générale apparente de la CsA n’a été observée au cours des périodes de dosage de 28 jours, 13 semaines et 26 semaines. Dans l’ensemble, ces données indiquent l’absence d’accumulation systémique de la CsA après l’administration oculaire répétée de la CsA jusqu’à 26 semaines.
Cancérogénicité
Des études de cancérogénicité générale ont été effectuées chez des souris et des rats mâles et femelles. Au cours de l’étude de 78 semaines sur l’administration par voie orale (dans l’alimentation) de doses de 1, de 4 et de 16 mg/kg/jour chez des souris, des données probantes ont permis de constater une tendance statistiquement significative du développement de lymphomes lymphocytaires chez les femelles. En outre, l’incidence de carcinomes hépatocellulaires observée chez les mâles recevant la dose intermédiaire dépassait significativement celle observée chez les animaux témoins.
Au cours de l’étude de 24 mois sur l’administration par voie orale (dans l’alimentation) de doses de 0,5, de 2 et de 8 mg/kg/jour chez des rats, le taux d’adénomes des îlots de Langerhans observé chez les animaux recevant la dose faible dépassait significativement celui observé chez les animaux témoins. Les carcinomes hépatocellulaires et les adénomes des îlots de Langerhans n’étaient pas liés à la dose. Les faibles doses administrées chez les souris et les rats sont environ 55 fois plus élevées que la dose ophtalmique maximale recommandée chez l’humain (DOMRH) de 1,5 µg/kg/jour, normalisée en fonction de la surface corporelle.
Génotoxicité
Parmi les tests de toxicité génétique qui ont montré que la cyclosporine n’est ni mutagène ni génotoxique : Le test d'Ames, le test de mutation génique au locus de l’hypoxanthine-guanine-phosphoribosyl-transférase (HGPRT) sur des cellules V79 de hamster chinois, le test du micronoyau chez la souris et le hamster chinois, le test d’aberrations chromosomiques dans des cellules de moelle osseuse de hamster chinois, le test de létalité dominante chez la souris et le test de réparation de l’ADN du sperme de souris traitées. Un résultat positif a été obtenu avec la cyclosporine dans un test d’échange de chromatides sœurs réalisé in vitro sur des lymphocytes humains.
Toxicologie pour la reproduction et le développement
La cyclosporine en solution buvable (USP) s’est révélée tératogène après son administration orale, à des doses toxiques, à des rates (30 mg/kg/jour) et à des lapines gestantes (100 mg/kg/jour). Les résultats ont démontré une augmentation de la mortalité prénatale et postnatale, la réduction du poids des fœtus et des retards dans la formation du squelette. Ces doses (normalisées en fonction de la surface corporelle) étaient environ 3200 et 21 000 fois plus élevées que la DOMRH de 1,5 μg/kg/jour. Aucun effet embryofœtal indésirable n’a été observé durant l’organogenèse chez les rates et les lapines, ayant reçu de la cyclosporine par voie orale, allant jusqu’à 17 mg/kg/jour et 30 mg/kg/jour respectivement (des doses environ 1800 et 6400 fois plus élevées que la DOMRH).
La cyclosporine administrée par voie orale à raison de 45 mg/kg/jour (dose environ 4800 fois plus élevée que la DOMRH) à des rates, du 15e jour de la gestation au 21e jour suivant la mise bas, s’est avérée toxique pour les mères et a entraîné une augmentation de la mortalité postnatale chez la progéniture. Aucun effet indésirable n’a été observé chez les mères ou leur progéniture après l’administration orale de doses allant jusqu’à 15 mg/kg/jour (doses environ 1620 fois plus élevées que la DOMRH).
Altération de la fertilité
L’administration de cyclosporine par voie orale à des rats mâles durant 12 semaines et à des femelles durant 2 semaines avant l’accouplement, n’a donné lieu à aucun effet indésirable sur la fertilité avec des doses allant jusqu’à 15 mg/kg/jour (des doses environ 1620 fois plus élevées que la DOMRH, normalisées en fonction de la surface corporelle).