


Monographie de produit - Mayzent
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Système immunitaire | 2026-08 |
| 7 Mises en garde et précautions, Néoplasmes | 2025-05 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse [supprimé] | 2026-08 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
1 Indications .................................................................................................................. 5
1.1 Pédiatrie ........................................................................................................... 5
1.2 Gériatrie ........................................................................................................... 5
2 Contre-indications ....................................................................................................... 5
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques ........................................................................... 6
4.2 Posologie recommandée et ajustement posologique ...................................... 8
4.4 Administration ............................................................................................... 10
4.5 Dose oubliée .................................................................................................. 11
5 Surdose ..................................................................................................................... 11
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 12
7 Mises en garde et précautions .................................................................................. 12
Généralités ..................................................................................................................... 12
Cancérogenèse et génotoxicité ...................................................................................... 13
Appareil cardiovasculaire ............................................................................................... 13
Système endocrinien et métabolisme ............................................................................ 16
Fonctions hépatique, biliaire et pancréatique ................................................................ 17
Système immunitaire ..................................................................................................... 18
Surveillance et examens de laboratoire ......................................................................... 22
Néoplasmes .................................................................................................................... 22 Système nerveux ............................................................................................................ 23
Fonction visuelle ............................................................................................................ 23
Fonction psychiatrique ................................................................................................... 24
Santé reproductive ......................................................................................................... 24
Appareil respiratoire ...................................................................................................... 25
7.1 Populations particulières ................................................................................ 25
7.1.1 Grossesse ........................................................................................................ 25
7.1.2 Allaitement ..................................................................................................... 26
7.1.3 Enfants et adolescents .................................................................................... 26
7.1.4 Personnes âgées ............................................................................................. 26
8 Effets indésirables ..................................................................................................... 26
8.1 Aperçu des effets indésirables ....................................................................... 26
8.2 Effets indésirables observés au cours des études cliniques ........................... 27
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .... 31
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 32
8.5 Effets indésirables observés après commercialisation ................................... 32
9 Interactions médicamenteuses ................................................................................. 32
9.2 Aperçu des interactions médicamenteuses.................................................... 32
9.4 Interactions médicament-médicament .......................................................... 36
9.5 Interactions médicament-aliment .................................................................. 36
9.6 Interactions médicament-plante médicinale.................................................. 36
9.7 Interactions médicament examens de laboratoire ......................................... 36
10 Pharmacologie clinique ............................................................................................. 37
10.1 Mode d’action ................................................................................................ 37
10.2 Pharmacodynamie ......................................................................................... 37
10.3 Pharmacocinétique ........................................................................................ 39
11 Conservation, stabilité et mise au rebut .................................................................... 42
Partie 2 : Renseignements scientifiques................................................................................ 43
13 Renseignements pharmaceutiques ........................................................................... 43
14 Études cliniques ........................................................................................................ 43
14.1 Études cliniques par indication ....................................................................... 43
16 Toxicologie non clinique ............................................................................................ 48
Renseignements destinés aux patient·e·s ............................................................................. 51
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
MAYZENTMD (siponimod) est indiqué pour le traitement des patients atteints de sclérose en plaques progressive secondaire (SPPS) active, caractérisée par la survenue de poussées ou la présence de lésions inflammatoires typiques de la sclérose en plaques aux épreuves d’imagerie, afin de retarder la progression de l’incapacité physique.
MAYZENT ne doit être prescrit que par un neurologue expérimenté dans le traitement de la sclérose en plaques, qui connaît bien le profil d’efficacité et d’innocuité de MAYZENT et qui est en mesure de discuter des risques et des bienfaits du traitement avec le patient.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Les études cliniques sur MAYZENT ne comptaient pas de personnes de 65 ans et plus. On ne sait donc pas si l’innocuité et l’efficacité de MAYZENT chez les patients de cet âge diffèrent de celles chez les patients plus jeunes. Compte tenu de la fréquence accrue d’altérations des fonctions hépatique, rénale, immunitaire, respiratoire et cardiovasculaire, ainsi que des affections et des traitements concomitants par des médicaments dans cette population, l’administration de MAYZENT doit se faire avec prudence, et peut nécessiter une surveillance accrue ou plus fréquente chez les patients âgés de 65 ans ou plus.
2 Contre-indications
Le siponimod est contre-indiqué :
- en présence d’hypersensibilité à ce médicament, aux arachides, au soya ou à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou aux constituants du contenant. Pour obtenir la liste complète des ingrédients, consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement (voir la section 7 Mises en garde et précautions, Généralités).
- chez les patients porteurs du génotype CYP2C9*3*3 (voir les sections 7 Mises en garde et précautions, Système endocrinien et métabolisme et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
- chez les patients exposés à un risque accru d’infections opportunistes, y compris les patients immunodéprimés en raison d’un traitement (p. ex. agents antinéoplasiques, immunosuppresseurs ou immunomodulateurs, irradiation lymphoïde totale ou greffe de moelle osseuse) ou d’une maladie (p. ex. syndrome d’immunodéficience).
- chez les patients atteints d’une infection évolutive grave, y compris une infection bactérienne, fongique ou virale évolutive (p. ex. hépatite, tuberculose), tant que l’infection n’est pas résolue (voir la section 7 Mises en garde et précautions, Système immunitaire).
chez les patients atteints de cancers évolutifs connus, à l’exception du carcinome basocellulaire
(voir la section 7 Mises en garde et précautions, Néoplasmes).
- chez les patients ayant présenté, au cours des 6 derniers mois, l’un des troubles cardiaques suivants : infarctus du myocarde (IM), angine instable, AVC/accident ischémique transitoire (AIT), insuffisance cardiaque décompensée (commandant l’hospitalisation) ou insuffisance cardiaque de classe III ou IV selon la New York Heart Association (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire).
- chez les patients qui présentent un bloc auriculoventriculaire du deuxième degré (bloc de Mobitz de type II) ou du troisième degré ou une maladie du sinus, et qui n’ont pas de cardiostimulateur (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire).
- chez les femmes (et les adolescentes) enceintes ou aptes à procréer qui n’utilisent pas une méthode de contraception efficace. La grossesse doit être exclue avant la mise en route du traitement, car MAYZENT peut être nocif pour le fœtus (voir les sections 7 Mises en garde et précautions, Santé reproductive et 7.1.1 Grossesse).
4 Posologie et administration
4.1 Considérations posologiques
Avant la mise en route du traitement par MAYZENT, les évaluations suivantes doivent être effectuées pour orienter la sélection des patients et le traitement.
Génotypage pour l’isoenzyme CYP2C9
Le génotype CYP2C9 a un effet significatif sur la biotransformation du siponimod.
- Il faut déterminer le génotype du patient pour l’isoenzyme CYP2C9 et ainsi établir à quelle catégorie de métaboliseur le patient appartient. Le fabricant offre un service de génotypage préalable à l’amorce du traitement, par l’entremise de son programme de soutien aux patients.
MAYZENT est contre-indiqué chez les patients porteurs du génotype CYP2C9*3*3 (voir les sections
2 Contre-indications, 7 Mises en garde et précautions, Système endocrinien et métabolisme et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
Il est recommandé d’ajuster la posologie chez les porteurs des génotypes CYP2C9*1*3 et
CYP2C9*2*3 (voir la section 4.2 Posologie recommandée et ajustement posologique ci-dessous, et la section 9.4 Interactions médicament-médicament).
Effets sur le système immunitaire
MAYZENT entraîne une réduction du nombre de lymphocytes circulant, qui s’établit à 20-30 % des valeurs initiales, attribuable à la séquestration réversible des lymphocytes dans les tissus lymphoïdes et qui peut faire augmenter le risque d’infections. Le prescripteur doit :
- obtenir la formule sanguine complète (FSC) du patient, à moins qu’une telle analyse ait été faite lors des six derniers mois ou au terme d’un traitement précédent (voir la section 7 Mises en garde et précautions, Système immunitaire – Risque d’infections).
- procéder au dépistage des anticorps contre le virus varicelle-zona (VVZ) chez les patients qui n’ont pas d’antécédents de varicelle ou de vaccination contre la varicelle ayant été confirmés par un professionnel de la santé. Si les titres sont négatifs, on recommande que les patients reçoivent le vaccin anti-VVZ. Il faut attendre au moins 1 mois après la vaccination avant d’amorcer le traitement par MAYZENT, pour permettre au vaccin de faire pleinement effet (voir la section 7 Mises en garde et précautions, Système immunitaire - Vaccination).
- chez les patients qui présentent une infection évolutive grave, attendre la guérison de l’infection avant d’entreprendre le traitement par MAYZENT (voir la section 2 Contre-indications).
- il convient d’envisager la vaccination contre le virus du papillome humain (VPH) avant d’amorcer un traitement par MAYZENT (voir la section 7 Mises en garde et précautions, Système immunitaire – Risque d’infections).
Effets sur le cœur
L’amorce du traitement par MAYZENT entraîne une diminution transitoire de la fréquence cardiaque et des retards passagers de la conduction auriculoventriculaire (AV). Le prescripteur doit :
- commander systématiquement une électrocardiographie (ECG) pour déceler la présence de toute anomalie de la conduction.
- s’informer si le patient prend d’autres médicaments qui réduisent la fréquence cardiaque ou la conduction auriculoventriculaire (voir les sections 7 Mises en garde et précautions, Appareil cardiovasculaire – Bradyarythmie et retards de la conduction auriculoventriculaire et 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques).
chez les patients présentant une bradycardie sinusale (fréquence cardiaque [FC] < 55 bpm), un bloc
AV du premier ou du deuxième degré (bloc de Mobitz de type I) ou des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque (à moins de contre-indication), administrer la première dose de MAYZENT là où l’on peut surveiller l’apparition de signes et de symptômes de bradycardie (grâce à la mesure du pouls et de la tension artérielle toutes les heures) pendant au moins 6 heures, et où la bradycardie symptomatique peut être prise en charge (voir la section 4.4 Administration).
- chez les patients atteints de certaines affections cardiaques, consulter un cardiologue avant d’amorcer le traitement, afin de déterminer l’admissibilité du patient au traitement et la meilleure stratégie pour surveiller les effets du traitement sur le cœur (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires).
- augmenter progressivement la dose pour favoriser une réduction des effets cardiaques indésirables une fois la dose d’entretien atteinte (voir les sections 4.2 Posologie recommandée et ajustement posologique, 7 Mises en garde et précautions, Appareil cardiovasculaire et 8.2 Effets indésirables observés au cours des études cliniques, Bradyarythmie).
Voir les sections 2 Contre-indications et 7 Mises en garde et précautions, Appareil cardiovasculaire, pour obtenir des renseignements complets concernant les patients atteints de certaines maladies cardiovasculaires chez lesquels MAYZENT ne devrait pas être employé ou pourrait exiger une surveillance supplémentaire.
Évaluation ophtalmologique
Les patients qui ont des antécédents de diabète ou d’uvéite et les patients ayant une maladie rétinienne sous-jacente ou concomitante courent un risque accru d’œdème maculaire. Chez les patients atteints de diabète ou d’uvéite ou qui ont des antécédents de trouble de la rétine, il est recommandé d’effectuer une évaluation ophtalmologique avant de commencer le traitement par MAYZENT et pendant celui-ci (voir les sections 7 Mises en garde et précautions, Fonction visuelle et 8.2 Effets indésirables observés au cours des études cliniques, Œdème maculaire). Évaluation de la fonction hépatique
Le prescripteur doit disposer de résultats récents (remontant à moins de 6 mois) d’une épreuve fonctionnelle hépatique, y compris d’un dosage des transaminases et de la bilirubine, avant de commencer le traitement par MAYZENT (voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Cancer de la peau
Des cas de cancer de la peau ont été rapportés chez des patients traités par des modulateurs des récepteurs de la S1P, y compris MAYZENT. Vérifier la présence de lésions cutanées suspectes avant d’amorcer le traitement par MAYZENT, surtout chez les patients présentant des facteurs de risque de cancer de la peau (voir la section 7 Mises en garde et précautions, Néoplasmes).
Grossesse
MAYZENT est contre-indiqué chez les femmes (et les adolescentes) enceintes ou aptes à procréer qui n’utilisent pas une méthode de contraception efficace (voir les sections 7 Mises en garde et précautions, Santé reproductive et 7.1.1 Grossesse).
Avant d’amorcer un traitement chez des femmes aptes à procréer, il faut confirmer qu’elles ne sont pas enceintes au moyen d’un test de grossesse négatif.
Médication actuelle ou antérieure
Chez les patients qui reçoivent ou ont déjà reçu des traitements antinéoplasiques, immunosuppresseurs ou immunomodulateurs, y compris d’autres agents de fond contre la SP ou des corticostéroïdes, il faut envisager le risque d’effets additifs sur le système immunitaire avant d’instaurer un traitement par MAYZENT (voir les sections 7 Mises en garde et précautions, Système immunitaire – Risque d’infections et Traitement actuel ou antérieur par des immunosuppresseurs ou des immunomodulateurs).
4.2 Posologie recommandée et ajustement posologique
Amorce du traitement
Le traitement doit être amorcé avec une trousse de départ de 5 jours (voir la section 10.2 Pharmacodynamie, Fréquence et rythme cardiaques). Le traitement commence à la dose de 0,25 mg 1 fois par jour les jours 1 et 2, après quoi la dose passe à 0,5 mg 1 fois par jour le jour 3 (2 comprimés dosés à 0,25 mg), à 0,75 mg 1 fois par jour le jour 4 (3 comprimés dosés à 0,25 mg) et à 1,25 mg 1 fois par jour le jour 5 (5 comprimés dosés à 0,25 mg). La dose d’entretien de 2 mg* de MAYZENT est atteinte le jour 6.
Tableau 1 – Ajustement posologique pour atteindre la dose d’entretien de MAYZENT
| Jour | Dose | Nombre de comprimés | Boîte | ||||||||
Jour 1 Jour 2 Jour 3 Jour 4 Jour 5 | 0,25 mg 0,25 mg 0,5 mg 0,75 mg 1,25 mg | 1 x 0,25 mg 1 x 0,25 mg 2 x 0,25 mg 3 x 0,25 mg 5 x 0,25 mg | TROUSSE DE DÉPART | ||||||||
| Jour | Dose | Nombre de comprimés | Boîte | ||||||||
| Jour 6 | 2 mg* | 1 x 2 mg* | TRAITEMENT D’ENTRETIEN | ||||||||
| * Chez les porteurs du génotype CYP2C9*2*3 ou CYP2C9*1*3, la dose recommandée pour le traitement d’entretien est de 1 mg par jour (voir Génotypes CYP2C9 ci-dessous). | |||||||||||
Au cours de la période d’ajustement posologique (trousse de départ), la dose quotidienne recommandée doit être prise une fois par jour le matin.
Génotypes CYP2C9
Chez les patients porteurs d’un génotype CYP2C9*2*3 ou *1*3, la trousse de départ à utiliser est la même que chez les autres patients, et l’amorce du traitement doit se faire comme il est décrit ci-dessus (Tableau 1). Cependant, la dose d’entretien à administrer à partir du jour 6 est de 1 mg (voir Traitement d’entretien ci-dessous).
Traitement d’entretien
La dose d’entretien recommandée de MAYZENT est de 2 mg 1 fois par jour, à prendre à partir du jour 6, à peu près à la même heure chaque jour.
Génotypes CYP2C9
Chez les patients porteurs d’un génotype CYP2C9*2*3 ou *1*3, la dose d’entretien recommandée de MAYZENT est de 1 mg 1 fois par jour, à prendre à partir du jour 6, à peu près à la même heure chaque jour (voir les sections 7 Mises en garde et précautions, Système endocrinien et métabolisme et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
MAYZENT est contre-indiqué chez les patients porteurs d’un génotype CYP2C9*3*3 (voir les sections 2 Contre-indications, 7 Mises en garde et précautions, Système endocrinien et métabolisme et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
Tableau 2 – Dose d’entretien recommandée de MAYZENT selon le génotype CYP2C9
| Génotype CYP2C9 | Dose d’entretien recommandée | ||||
| Métaboliseurs rapides | |||||
| CYP2C9*1*1 | 2 mg | ||||
| CYP2C9*1*2 | 2 mg | ||||
| Métaboliseurs intermédiaires | |||||
| CYP2C9*2*2 | 2 mg | ||||
| CYP2C9*1*3 | 1 mg | ||||
| Métaboliseurs lents | |||||
| CYP2C9*2*3 | 1 mg | ||||
| CYP2C9*3*3 | Le traitement est contre-indiqué. | ||||
Populations particulières
Insuffisance rénale
Il n’est pas nécessaire d’ajuster la dose chez les patients qui présentent une insuffisance rénale (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers – Insuffisance rénale).
Insuffisance hépatique
Il n’est pas nécessaire d’ajuster la dose chez les patients qui présentent une insuffisance hépatique (voir les sections 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers – Insuffisance hépatique).
Enfants (< 18 ans)
L’innocuité et l’efficacité de MAYZENT n’ont pas été étudiées chez les enfants de moins de 18 ans.
Personnes âgées (≥ 65 ans)
L’innocuité et l’efficacité de MAYZENT n’ont pas été étudiées chez les patients âgés de 65 ans et plus. Le professionnel de la santé qui décide de traiter des patients âgés par MAYZENT doit tenir compte de la fréquence accrue de maladies et de traitements médicamenteux concomitants dans cette population. Par conséquent, l’administration de MAYZENT doit se faire avec prudence.
4.4 Administration
Les comprimés MAYZENT doivent être pris par voie orale, avec ou sans aliments, et être avalés entiers avec de l’eau.
Il faut informer les patients que MAYZENT reste dans le sang pendant jusqu’à 10 jours après l’administration de la dernière dose de cet agent. Cependant, des effets pharmacodynamiques résiduels, tels qu’une réduction du nombre de lymphocytes périphériques, peuvent persister jusqu’à 3 à 4 semaines après l’administration de la dernière dose.
Voir la section 7 Mises en garde et précautions, Surveillance et examens de laboratoire pour prendre connaissance des recommandations relatives à la surveillance à assurer pendant le traitement par MAYZENT.
Surveillance à assurer après la première dose de MAYZENT
Chez les patients présentant une bradycardie sinusale (FC < 55 bpm), un bloc AV du premier ou du deuxième degré (bloc de Mobitz de type I) ou des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque (à moins de contre-indication) :
obtenir une ECG avant l’administration de la première dose, et après la période de surveillance de
6 heures;
- surveiller l’apparition de signes et de symptômes de bradycardie grâce à la mesure du pouls et de la tension artérielle toutes les heures;
- advenant la survenue d’une bradycardie ou d’une bradyarythmie symptomatique ou de symptômes d’un trouble de la conduction (p. ex. bloc AV) après l’administration du médicament, il faut assurer une prise en charge adaptée et poursuivre la surveillance en continu (p. ex. ECG en continu) jusqu’à ce que la situation soit résolue;
- si une intervention pharmacologique s’impose durant la période d’observation suivant la première dose, il faut assurer une surveillance en continu (p. ex. ECG en continu) jusqu’au lendemain dans un établissement médical, et répéter la période d’observation initiale de 6 heures après l’administration de la deuxième dose de siponimod.
Surveillance prolongée au-delà de 6 heures
Une surveillance en continu s’impose si on constate la présence de la moindre des anomalies suivantes au bout de 6 heures (qu’il y ait des symptômes ou non), jusqu’à ce que la situation soit résolue :
- la fréquence cardiaque est inférieure à 45 bpm 6 heures après l’administration de la dose;
- la fréquence cardiaque mesurée 6 heures après l’administration de la dose est la plus faible qui ait été enregistrée après l’administration de la dose, ce qui porte à croire que le ralentissement maximal de la fréquence cardiaque ne s’est peut-être pas encore produit;
- Le tracé enregistré à l’ECG 6 heures après l’administration de la dose montre un bloc AV du deuxième degré ou d’un degré supérieur, ou un intervalle QTc de 500 ms ou plus de novo.
4.5 Dose oubliée
Reprise du traitement après une interruption survenue pendant la période d’ajustement posologique
Si une dose est sautée durant les 6 premiers jours du traitement (entre les jours 1 et 6, c’est-à-dire pendant la période de modification posologique ou le premier jour du traitement d’entretien), il faut recommencer le traitement au jour 1 à l’aide d’une nouvelle trousse de départ. Lors de la reprise du traitement, il faut assurer une surveillance après l’administration de la première dose dans les cas où une telle surveillance est recommandée (voir la section 4.4 Administration).
Reprise du traitement d’entretien après une interruption
Si le traitement d’entretien par MAYZENT est interrompu pendant 4 jours consécutifs ou plus, il faut recommencer au jour 1, à l’aide d’une nouvelle trousse de départ (voir la section 4.2 Posologie recommandée et ajustement posologique - Amorce du traitement). Lors de la reprise du traitement, il faut assurer une surveillance après l’administration de la première dose dans les cas où une telle surveillance est recommandée (voir la section 4.4 Administration).
Les interruptions de traitement allant jusqu’à 3 jours consécutifs ne nécessitent pas de nouvelle modification posologique; le traitement peut être poursuivi à la dose d’entretien.
5 Surdose
Des sujets sains ont reçu du siponimod en doses uniques (0,1 à 75 mg) ou en doses multiples (0,25 à 20 mg). La dose unique maximale tolérée a été établie à 25 mg, en raison de la survenue d’une bradycardie symptomatique après l’administration d’une dose unique de 75 mg. La plus haute dose à administrations multiples étudiée était de 20 mg sur 28 jours, et elle a été bien tolérée (9 sujets ont reçu 100 mg le dernier jour et 5 sujets ont reçu jusqu’à 200 mg par jour pendant 3 à 4 jours). Certains des 9 sujets ont présenté une élévation transitoire asymptomatique légère ou modérée des résultats aux épreuves de la fonction hépatique.
Un patient (ayant des antécédents de dépression) a pris 84 mg de siponimod. Mis à part une légère élévation du taux de transaminases hépatiques, le patient n’a présenté aucun autre événement indésirable lié au surdosage.
En cas de surdosage par MAYZENT, il est important de surveiller l’apparition des signes et symptômes de bradycardie, y compris pendant la nuit dans un établissement médical, s’il y a lieu. Il est nécessaire de mesurer régulièrement le pouls et la tension artérielle et de réaliser des électrocardiographies (ECG) en continu (voir les sections 7 Mises en garde et précautions, Appareil cardiovasculaire et 10.2 Pharmacodynamie, Fréquence et rythme cardiaques).
Il n’existe pas d’antidote spécifique du siponimod. Ni la dialyse ni l’échange plasmatique ne permettent une élimination appréciable du siponimod de l’organisme.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 – Formes posologiques, teneurs et composition
Description
Les comprimés pelliculés MAYZENT sont offerts sous les formes suivantes :
Comprimés à 0,25 mg : comprimés pelliculés rouge pâle de forme ronde, biconvexes, à bords biseautés, portant le logo de Novartis d’un côté et l’inscription T de l’autre. Offerts en trousses de départ de 12 comprimés (1 plaquette alvéolée de 12 comprimés dans une boîte portefeuille) ou en boîtes de 60 comprimés (5 plaquettes alvéolées de 12 comprimés chacune) ou de 120 comprimés (10 plaquettes alvéolées de 12 comprimés chacune).
Comprimés à 1 mg : comprimés pelliculés blanc-violet de forme ronde, biconvexes, à bords biseautés, portant le logo de Novartis d’un côté et l’inscription L de l’autre. Offerts en boîtes de 28 comprimés (2 plaquettes alvéolées de 14 comprimés chacune).
Comprimés à 2 mg : comprimés pelliculés jaune pâle de forme ronde, biconvexes, à bords biseautés, portant le logo de Novartis d’un côté et l’inscription II de l’autre. Offerts en boîtes de 14 comprimés (1 plaquette alvéolée de 14 comprimés) ou de 28 comprimés (2 plaquettes alvéolées de 14 comprimés chacune).
7 Mises en garde et précautions
Généralités
Les comprimés MAYZENT contiennent de la lécithine de soya. Les patients hypersensibles aux arachides ou au soya ne doivent pas prendre de siponimod (voir les sections 2 Contre-indications et 6 Formes
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| teneur/ composition | ||||
| Orale | Comprimés pelliculés / 0,25 mg, 1 mg et 2 mg de siponimod | Dibéhénate de glycérol, cellulose microcristalline, crospovidone, dioxyde de silice colloïdal, lactose monohydraté. Enrobage du comprimé : alcool polyvinylique, dioxyde de titane, gomme xanthique, lécithine de soya, oxyde de fer (rouge et noir pour les comprimés à 0,25 mg et à 1 mg; rouge et jaune pour les comprimés à 2 mg), talc. | ||
pharmaceutiques, teneurs, composition et conditionnement).
Les comprimés MAYZENT contiennent du lactose. Les patients atteints de troubles héréditaires rares d’intolérance au galactose, de déficit total en lactase ou de malabsorption du glucose et du galactose, ne doivent pas prendre de siponimod (voir les sections 2 Contre-indications et 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
Cancérogenèse et génotoxicité
Voir la section 16 Toxicologie non clinique. Pour les risques de néoplasmes particuliers, voir la section 7 Mises en garde et précautions, Néoplasmes.
Appareil cardiovasculaire
Bradyarythmie et retards de la conduction auriculoventriculaire
L’amorce du traitement par MAYZENT entraîne une diminution transitoire de la fréquence cardiaque et des retards passagers de la conduction auriculoventriculaire (voir la section 10.2 Pharmacodynamie, Fréquence et rythme cardiaques).
Voir la section 4.1 Considérations posologiques pour prendre connaissance des examens cardiaques qui doivent être effectués avant d’entreprendre un traitement par MAYZENT et la section 7 Mises en garde et précautions, Surveillance et examens de laboratoire pour prendre connaissance de ceux qu’il faut réaliser pendant le traitement.
Il est recommandé de surveiller les patients atteints de certaines maladies cardiaques après qu’ils aient reçu leur première dose de MAYZENT qui devrait donc leur être administré en milieu clinique (voir les sections 4.1 Considérations posologiques et 4.4 Administration).
Ralentissement de la fréquence cardiaque
La fréquence cardiaque commence à ralentir dans l’heure qui suit l’administration de la première dose et atteint son creux maximal en l’espace de 3 à 4 heures, le premier jour. Au fur et à mesure que la dose augmente au cours des jours suivants, une diminution supplémentaire de la fréquence cardiaque est observée; la diminution maximale par rapport à la valeur initiale du 1er jour est atteinte le 5e ou le 6e jour. La diminution quotidienne la plus marquée de la fréquence cardiaque horaire absolue moyenne après l’administration du médicament est observée le 1er jour, le pouls diminuant en moyenne de 5 à 6 battements par minute (bpm). Les baisses observées les jours suivants après l’administration du médicament sont moins prononcées. Avec la poursuite du traitement, la fréquence cardiaque commence à augmenter après le 6e jour, pour atteindre la valeur observée sous placebo dans les 10 jours suivant le début du traitement.
Lors de l’étude de phase III menée auprès de patients atteints de SPPS, des manifestations de bradycardie (bradycardie, bradycardie sinusale et réduction de la fréquence cardiaque) ont été signalées au cours de l’amorce du traitement (période d’ajustement posologique) chez 6 % des patients sous MAYZENT et 2,6 % de ceux sous placebo. La plupart des cas de bradycardie étaient asymptomatiques. Un petit nombre de patients ont signalé des symptômes d’intensité légère ou modérée, comme des étourdissements ou de la fatigue, qui se sont résorbés en l’espace de 24 heures, sans intervention. Des fréquences cardiaques inférieures à 40 bpm ont rarement été observées (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Bradyarythmie).
Retards de la conduction auriculoventriculaire
L’amorce du traitement par MAYZENT a été associée à des retards passagers de la conduction auriculoventriculaire (AV) qui suivent un schéma temporel semblable à celui de la diminution de la fréquence cardiaque observée au cours de l’ajustement posologique. Lors de l’étude de phase III menée auprès de patients atteints de SPPS, la plupart des retards de conduction AV se sont manifestés sous forme de blocs AV de premier degré (allongement de l’intervalle PR à l’électrocardiogramme); ils ont touché 5,1 % des patients sous MAYZENT et 1,9 % des témoins à divers moments de la période d’ajustement posologique. Des blocs AV du deuxième degré, généralement des blocs de Mobitz de type I (Wenckebach; détectés par ECG Holter/télémétrie cardiaque mobile), ont été observés pendant la période d’ajustement posologique chez 1,3 % des patients traités par MAYZENT et 0,5 % des témoins. En général, les troubles de la conduction étaient passagers et asymptomatiques, et se sont résorbés en 24 heures; ils ont rarement été graves, et la plupart n’ont pas nécessité l’administration d’atropine ni l’arrêt du traitement par MAYZENT (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Bradyarythmie).
Allongement de l’intervalle QTc
On a effectué une étude comparative avec agent actif et placebo, à double insu avec répartition aléatoire et groupes parallèles, afin d’évaluer les tracés ECG obtenus chez des adultes en bonne santé (92-95/groupe dans l’analyse de pharmacodynamie) après l’administration de doses multiples. La dose de siponimod a été augmentée graduellement au cours des jours 1 à 5, jusqu’à la dose thérapeutique de 2 mg/jour (jours 6 à 10), puis de nouveau au cours des jours 11 à 13, jusqu’à la dose suprathérapeutique de 10 mg/jour (jours 14 à 18). Le siponimod a augmenté la moyenne de l’intervalle QTcF (ΔΔQTcF) corrigée selon le placebo et les valeurs initiales; l’effet moyen maximal a été de 7,8 ms (IC à 90 % : 5,8-9,9) le 10e jour (dose de 2 mg) et de 7,2 ms (IC à 90 % : 4,7-9,7) le 18e jour (dose de 10 mg), 3 h après l’administration de la dose dans les deux cas. L’analyse catégorique n’a révélé aucune valeur QTc s’étant élevée au-delà de 480 ms pendant le traitement, ni aucune augmentation de l’intervalle QTc de plus de 60 ms par rapport à la valeur initiale chez ces sujets en bonne santé (voir la section 10.2 Pharmacodynamie, Fréquence et rythme cardiaques).
Certains médicaments qui allongent l’intervalle QTc ont entraîné un risque accru d’arythmie ventriculaire, y compris de torsades de pointes. Dans la population générale, les facteurs de risque de torsades de pointes comprennent, entre autres, les suivants : sexe féminin; âge ≥ 65 ans; allongement de l’intervalle QT/QTc; variantes génétiques touchant les canaux ioniques cardiaques ou les protéines régulatrices, surtout le syndrome du QT long congénital; maladie cardiaque (ischémie myocardique, infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, trouble de la conduction); antécédents d’arythmie; déséquilibre électrolytique (hypokaliémie, hypomagnésémie, hypocalcémie) ou affections menant à de tels déséquilibres (vomissements persistants, troubles de l’alimentation); et bradycardie. L’hypokaliémie, l’hypomagnésémie et l’hypocalcémie doivent être corrigées avant l’administration de MAYZENT. La prudence s’impose lors de l’administration de MAYZENT à des patients que l’on soupçonne à risque accru de torsades de pointes à cause d’un traitement par un agent qui allonge l’intervalle QTc.
Au moment de prescrire un médicament qui allonge l’intervalle QTc, le professionnel de la santé doit conseiller son patient sur la nature et les conséquences d’altérations du tracé ECG, les affections sous-jacentes qui sont considérées comme des facteurs de risque, les interactions médicamenteuses démontrées et prévues, les symptômes évoquant une arythmie, les stratégies de gestion du risque et tout autre renseignement pertinent relatif à l’emploi du médicament. Le patient doit être avisé de signaler immédiatement à son professionnel de la santé tout changement ou ajout à sa médication, ainsi que la survenue de l’un ou l’autre des symptômes suivants : malaise ou douleur thoracique, changements dans les battements cardiaques, palpitations, étourdissements, vertiges ou évanouissement.
Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires
MAYZENT n’a pas été étudié chez les patients atteints des troubles cardiaques suivants :
- infarctus du myocarde, angine instable, AVC/accident ischémique transitoire, insuffisance cardiaque décompensée (commandant l’hospitalisation) ou insuffisance cardiaque de classe III ou IV selon la New York Heart Association (voir la section 2 Contre-indications);
- troubles de la conduction ou du rythme cardiaque, dont bloc de branche complet gauche, pause sinusale ou bloc sinoauriculaire, bradycardie symptomatique, maladie du sinus, bloc auriculoventriculaire du deuxième degré (bloc de Mobitz de type II) ou d’un degré supérieur (antécédents ou présence lors de la sélection), sauf si le patient portait un cardiostimulateur fonctionnel (voir la section 2 Contre-indications);
- arythmies exigeant un traitement par un antiarythmique de classe Ia (p. ex. disopyramide, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol). Les antiarythmiques des classes Ia et III ont été associés à des torsades de pointes chez des patients qui présentaient une bradycardie;
- allongement significatif de l’intervalle QT (intervalle QTc > 500 ms).
MAYZENT ne doit pas être utilisé chez les patients :
- ayant présenté, au cours des 6 derniers mois, l’un des troubles cardiaques suivants : infarctus du myocarde, angine instable, AVC/accident ischémique transitoire, insuffisance cardiaque décompensée (commandant l’hospitalisation) ou insuffisance cardiaque de classe III ou IV selon la New York Heart Association (voir la section 2 Contre-indications).
- qui présentent un bloc AV du deuxième degré (bloc de Mobitz de type II) ou du troisième degré ou une maladie du sinus, et qui n’ont pas de cardiostimulateur (voir la section 2 Contre-indications).
- atteints d’arythmies commandant la prise d’un antiarythmique de classe Ia (p. ex. disopyramide, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol) en début de traitement. MAYZENT ne doit pas être administré en concomitance avec ces médicaments en début de traitement (voir la section 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques).
Si un traitement par MAYZENT est envisagé dans l’une des situations suivantes, consulter un cardiologue avant d’amorcer le traitement, afin de déterminer l’admissibilité du patient au traitement et la meilleure stratégie pour surveiller les effets du traitement sur le cœur.
- Allongement significatif de l’intervalle QT (intervalle QTc > 500 ms).
- Traitement par des médicaments allongeant l’intervalle QTc. Comme on prévoit un risque accru d’allongement de l’intervalle QTc chez les patients qui prennent de tels médicaments, l’emploi concomitant de MAYZENT doit être évité (voir la section 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques).
- Antécédents d’arrêt cardiaque survenu > 6 mois avant l’amorce du traitement par MAYZENT ou de maladie vasculaire cérébrale, hypertension non maîtrisée ou apnée du sommeil grave et non traitée, car le patient pourrait mal réagir à une bradycardie importante.
- Antécédents de syncope récurrente ou de bradycardie symptomatique.
Traitement par des médicaments pouvant abaisser la fréquence cardiaque. L’expérience acquise avec MAYZENT est limitée chez les patients traités par des médicaments qui ralentissent la fréquence cardiaque, dont bêtabloquants, inhibiteurs calciques (p. ex. vérapamil et diltiazem), cholinomimétiques ou substances pouvant avoir un effet bradycardisant (p. ex. ivabradine et digoxine). L’administration de tels agents durant la période d’amorce du traitement par MAYZENT peut aggraver la bradycardie et entraîner un bloc cardiaque. Le traitement par MAYZENT ne devrait généralement pas être amorcé en concomitance avec de tels agents en raison des effets additifs possibles sur la fréquence cardiaque.
Les effets bradyarythmisants sont plus prononcés lorsque MAYZENT est ajouté au traitement par un bêtabloquant (voir la section 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques). Chez les patients recevant une dose stable de bêtabloquant, il convient de prendre en compte la fréquence cardiaque au repos avant d’amorcer un traitement par MAYZENT. Si le rythme cardiaque au repos est > 50 bpm sous traitement de longue durée par un bêtabloquant, un traitement par MAYZENT peut être commencé. Si la fréquence cardiaque au repos est ≤ 50 bpm, l’amorce d’un traitement par MAYZENT est déconseillée. Après évaluation des risques et des bienfaits, on peut interrompre le traitement par le bêtabloquant jusqu’à ce que la fréquence cardiaque initiale soit > 50 bpm, puis instaurer le traitement par MAYZENT et reprendre le traitement par le bêtabloquant, après l’augmentation graduelle de la dose de MAYZENT jusqu’à la dose d’entretien cible. Si l’administration de MAYZENT est envisagée chez un patient sous traitement prolongé par un bêtabloquant, il faut assurer une surveillance semblable à celle qui est recommandée précédemment lors de l’amorce du traitement en présence de bradycardie sinusale (FC < 55 bpm), de bloc AV du premier ou du deuxième degré (bloc de Mobitz de type I) ou d’antécédents d’infarctus du myocarde ou d’insuffisance cardiaque (voir la section 4.4 Administration).
Si un traitement concomitant par un agent qui ralentit la fréquence cardiaque est envisagé au début du traitement par MAYZENT, on cherchera à obtenir l’avis d’un cardiologue sur la possibilité de faire passer le patient à un médicament n’ayant pas pour effet d’abaisser la fréquence cardiaque ou, si une telle éventualité n’est pas envisageable, sur la surveillance appropriée à effectuer en début de traitement compte tenu de la possibilité de voir la fréquence cardiaque ralentir davantage.
Effets sur la tension artérielle
Les patients dont l’hypertension n’était pas maîtrisée par des médicaments ont été exclus des études cliniques sur le siponimod.
Au cours de l’essai clinique de phase III mené auprès de patients atteints de SPPS, le traitement par le siponimod a entraîné une augmentation de la tension artérielle systolique (TAS) et diastolique (TAD) débutant tôt après le début du traitement et atteignant son pic après environ 6 à 12 mois de traitement (augmentations maximales moyennes de la TAS et de la TAD : 3,7 mmHg et 1,2 mmHg). Cet effet est demeuré stable avec un traitement continu. L’hypertension a été signalée plus souvent chez les patients traités par le siponimod (12,6 %) que chez les patients qui recevaient le placebo (9,0 %) (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Il faut surveiller la tension artérielle pendant le traitement par MAYZENT, et assurer une prise en charge adéquate s’il y a lieu.
Système endocrinien et métabolisme
Pharmacogénomique
Le siponimod est métabolisé principalement par la CYP2C9 (voir la section 10.3 Pharmacocinétique, Métabolisme). Or, le génotype CYP2C9 a un effet significatif sur la biotransformation du siponimod (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
Avant la mise en route du traitement par MAYZENT, il faut déterminer le génotype du patient pour l’isoenzyme CYP2C9 et ainsi établir à quelle catégorie de métaboliseur le patient appartient (voir les sections 2 Contre-indications, 4.1 Considérations posologiques et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers ꟷ Polymorphisme génétique).
Fonctions hépatique, biliaire et pancréatique
Fonction hépatique
Il faut disposer de résultats récents (remontant à moins de 6 mois) d’un dosage des transaminases et de la bilirubine avant l’amorce du traitement par MAYZENT. Les patients atteints de SP dont la fonction hépatique était significativement altérée ont été exclus des essais cliniques sur MAYZENT.
Dans l’étude clinique de phase III, des élévations des taux de transaminases et de bilirubine ont été observées chez 10,1 % des patients traités par MAYZENT et 3,7 % des patients sous placebo. Des taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) correspondant à 3 fois la limite supérieure de la normale (LSN) ont été observés chez 5,6 % des patients traités par MAYZENT à 2 mg, par rapport à 1,5 % des patients recevant un placebo. Des taux d’ALT ou d’AST correspondant à 5 fois la LSN ont été relevés chez 1,4 % des patients traités et 0,5 % des témoins. Des taux d’ALT ou d’AST correspondant à 8 fois et à 10 fois la LSN ont également été observés chez 0,5 % et 0,2 % des patients sous MAYZENT (voir les sections 8.2 Effets indésirables observés au cours des études cliniques et 8.4 Résultats anormaux de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Lors des essais cliniques, le traitement par MAYZENT a été interrompu définitivement si l’élévation dépassait 3 fois la LSN et si le patient présentait des symptômes d’atteinte hépatique, ou si l’élévation dépassait 5 fois la LSN et persistait plus de 2 semaines. Environ 1 % des patients traités par MAYZENT (comparativement à aucun sujet témoin) ont satisfait à l’un de ces critères et ont cessé le traitement lors de l’essai de phase III. Bien que la majorité des élévations aient eu lieu au cours des 6 premiers mois du traitement, elles ne se sont pas limitées à une période précise; chez certains, elles sont apparues après seulement 1 mois de traitement. Les taux d’ALT et d’AST se sont normalisés en l’espace de 1 à 3 mois après l’arrêt du traitement.
Il faut procéder au dosage des transaminases et de la bilirubine dans les 3 mois suivant l’amorce du traitement par MAYZENT, puis périodiquement ou au besoin par la suite. En présence de taux de transaminases dépassant 5 fois la LSN, une surveillance plus étroite s’impose, avec dosage sérique de la bilirubine et de la phosphatase alcaline. Advenant l’obtention répétée de taux de transaminases dépassant 5 fois la LSN, il faut suspendre le traitement MAYZENT jusqu’à ce que les valeurs se normalisent.
En cas d’apparition de symptômes évoquant un dysfonctionnement hépatique, comme des nausées, des vomissements, des douleurs abdominales, une fatigue ou une anorexie inexpliqués, une éruption cutanée avec éosinophilie ou un ictère, ou encore une urine foncée durant le traitement, il faut vérifier les enzymes hépatiques et, si une lésion hépatique importante est confirmée, mettre fin au traitement par MAYZENT.
Bien qu’aucune donnée n’indique que les patients atteints d’une maladie hépatique courent un risque accru d’augmentation des valeurs aux épreuves de la fonction hépatique lors de la prise de MAYZENT, la prudence s’impose en présence d’antécédents d’atteinte hépatique importante (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers – Insuffisance hépatique). Système immunitaire
Risque d’infections
L’un des principaux effets pharmacodynamiques de MAYZENT consiste en une réduction liée à la dose du nombre de lymphocytes périphériques, qui s’établit à 20-30 % des valeurs initiales. Cet effet est attribuable à la séquestration réversible des lymphocytes dans les tissus lymphoïdes. Les effets de MAYZENT sur le système immunitaire peuvent accroître le risque d’infections – dont le risque d’infection grave ou à risque mortel – pendant le traitement et durant une période pouvant atteindre 1 mois après la fin du traitement (voir les sections 8.2 Effets indésirables observés au cours des études cliniques, Infections et 10.2 Pharmacodynamie, Système immunitaire).
Les patients qui prennent MAYZENT doivent recevoir comme consigne de signaler sans délai tout symptôme d’infection à leur professionnel de la santé, pour faciliter la mise en place de stratégies diagnostiques et thérapeutiques efficaces en temps opportun. L’interruption du traitement par MAYZENT doit être envisagée en cas d’infection grave. Étant donné que les effets pharmacodynamiques résiduels, tels que la réduction du nombre de lymphocytes périphériques, peuvent persister jusqu’à 3 à 4 semaines après l’arrêt du traitement par MAYZENT, la vigilance quant à la possibilité d’infection doit être maintenue tout au long de cette période.
Il est recommandé d’obtenir périodiquement des FSC pendant le traitement. La présence confirmée d’un nombre absolu de lymphocytes < 0,2 x 10⁹/L commande la réduction de la dose à 1 mg. Lors des études cliniques, la dose de siponimod était réduite chez les patients qui affichaient un nombre absolu de lymphocytes < 0,2 x 10⁹/L. Si le patient reçoit déjà la dose de 1 mg, suspendre l’administration de siponimod jusqu’à ce que le nombre absolu de lymphocytes atteigne 0,6 x 10⁹/L, puis envisager la reprise du traitement.
Dans l’essai clinique de phase III mené auprès de patients atteints de SPPS, la fréquence globale des infections était comparable dans les groupes siponimod et placebo (49,0 % vs 49,1 %). Cependant, la fréquence de certains types d’infection, dont les infections herpétiques, était plus élevée dans le groupe siponimod (voir Infections herpétiques, ci-dessous et la section 8.2 Effets indésirables observés essais au cours des études cliniques, Infections). Des infections graves ont été signalées chez 2,9 % des sujets sous siponimod et 2,5 % de ceux sous placebo.
Méningite à cryptocoques
Des cas graves de méningite à cryptocoques (MC) ont été rapportés lors de l’emploi de MAYZENT. Il convient de surveiller les signes et symptômes cliniques de MC. Les patients présentant de tels symptômes doivent être rapidement soumis à une évaluation diagnostique. Le traitement par MAYZENT doit être interrompu jusqu’à ce que la MC soit exclue. Si un diagnostic de MC est posé, le traitement approprié doit être mis en route.
Infections herpétiques
Des cas d’infection par le virus de l’herpès, y compris des cas de méningite ou de méningoencéphalite causés par le virus varicelle-zona (VVZ) (certains ayant été graves ou disséminés) sont survenus à un moment ou à un autre du traitement par MAYZENT. Lors de l’étude A2304, des infections herpétiques sont survenues chez 4,6 % des patients sous MAYZENT et 3,0 % des patients sous placebo. Des cas de zona, dont deux étaient graves, ont été signalés chez 2,5 % des patients traités et 0,7 % des témoins. L’un des deux cas de zona grave, qui touchait un patient sous siponimod, s’est d’abord manifesté par une infection cutanée par le VVZ, laquelle a été réactivée et s’est disséminée dans le SNC, entraînant une méningite causée par le VVZ.
Les professionnels de la santé doivent demeurer à l’affût de tout symptôme clinique évoquant une infection herpétique grave. En cas d’infection herpétique disséminée, instaurer le traitement recommandé dans les lignes directrices en vigueur.
Les patients n’ayant pas d’antécédents de varicelle confirmés par un professionnel de la santé ni de preuve écrite attestant qu’ils ont reçu toutes les doses du vaccin anti-VVZ doivent être soumis à un dépistage des anticorps anti-VVZ avant l’amorce du traitement par MAYZENT (voir Vaccination, ci-dessous).
Leucoencéphalopathie multifocale progressive
Des cas de leucoencéphalopathie multifocale progressive (LEMP) ont été signalés après la mise en marché chez des patients ayant reçu des modulateurs des récepteurs de la S1P, y compris MAYZENT, et d’autres traitements contre la SP (sclérose en plaques) (voir la section 8.5 Effets indésirables observés après la commercialisation). La LEMP est une infection cérébrale opportuniste causée par le virus John Cunningham (JC) qui ne survient habituellement que chez les patients immunodéprimés et qui peut se solder par le décès ou par une invalidité sévère. Certains des cas rapportés sont survenus chez des patients qui n’avaient jamais été traités par le natalizumab, un agent reconnu pour causer la LEMP, et qui n’avaient jamais reçu (ou ne recevaient pas à ce moment-là) d’immunosuppresseurs ou d’immunomodulateurs. La majorité des cas de LEMP associés à des modulateurs des récepteurs de la S1P, dont MAYZENT, est survenue chez des patients traités depuis au moins 2 ans. Selon les données obtenues avec un autre modulateur des récepteurs de la S1P, l’exposition cumulative semble augmenter le risque de LEMP estimé au fil du temps. Il convient de surveiller les symptômes cliniques et les résultats d’IRM évoquant une LEMP. Si une LEMP est soupçonnée, le traitement par MAYZENT doit être interrompu jusqu’à ce que cette éventualité soit exclue. Si la LEMP est confirmée, le traitement par MAYZENT doit être abandonné. Les symptômes classiques de la LEMP varient; ils évoluent sur plusieurs jours ou plusieurs semaines et comprennent, entre autres, un affaiblissement graduel d’un côté du corps ou une maladresse des membres, des troubles de la vision ainsi que des troubles de la pensée, de la mémoire et de l’orientation se soldant par de la confusion mentale et une altération de la personnalité.
Les résultats d’IRM évoquant une LEMP peuvent témoigner de la présence de la maladie avant même l’apparition de signes et de symptômes cliniques. Des cas de LEMP, diagnostiqués à la lumière des résultats d’IRM et de la découverte d’ADN du virus JC dans le liquide céphalorachidien en l’absence de signes ou de symptômes cliniques propres à la LEMP, ont été rapportés chez des patients qui recevaient des médicaments contre la SP reconnus pour causer la LEMP. Par conséquent, le recours à l’IRM peut s’avérer utile pour surveiller l’apparition de signes susceptibles de correspondre à ceux d’une LEMP, et toute observation suspecte devrait commander des examens poussés afin de permettre un diagnostic précoce de la LEMP, le cas échéant. Des résultats d’IRM récents doivent être disponibles avant la mise en route d’un traitement par MAYZENT. Dans le cadre d’un examen d’IRM usuel (réalisé conformément aux recommandations en vigueur aux échelles locale et nationale), les professionnels de la santé doivent être à l’affût de lésions pouvant évoquer une LEMP. De plus faibles taux de mortalité et de morbidité associés à la LEMP ont été observés après l’arrêt d’un autre médicament contre la SP reconnu pour causer la LEMP chez les patients atteints d’une LEMP initialement asymptomatique comparativement aux patients atteints qui eux, affichaient des signes et des symptômes cliniques caractéristiques de la maladie au moment du diagnostic. On ignore si ces écarts sont attribuables au dépistage précoce de la LEMP et à l’arrêt du traitement contre la SP ou à des différences propres à la maladie chez ces patients.
Virus du papillome humain
Des infections par le virus du papillome humain (VPH), y compris des cas de papillome, de dysplasie, de verrues et de cancer lié au VPH, ont été signalées chez des patients traités par un autre modulateur des récepteurs de la S1P dans le cadre de la pharmacovigilance. En raison de l’effet immunosuppresseur du siponimod, la vaccination contre le VPH doit être envisagée avant l’amorce du traitement par MAYZENT, selon les recommandations en vigueur (voir la section 4.1 Considérations posologiques). Le dépistage du cancer, y compris le test de Papanicolaou, est recommandé dans le cadre des soins standard.
Vaccination
Les patients n’ayant pas d’antécédents de varicelle confirmés par un professionnel de la santé ni de preuve écrite attestant qu’ils ont reçu toutes les doses du vaccin anti-VVZ doivent être soumis à un dépistage des anticorps anti-VVZ avant l’amorce du traitement par MAYZENT. Si les titres sont négatifs, on recommande que les patients reçoivent le vaccin anti-VVZ. Après la vaccination, le traitement par MAYZENT doit être différé d’un mois afin de permettre au vaccin de produire son effet optimal (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Infections).
Comme c’est le cas avec tout médicament influant sur le système immunitaire, il faut envisager la vaccination recommandée pour les adultes (vaccination systématique et situations à risque particulières) dans le Guide canadien d’immunisation (https://www.canada.ca/fr/sante-publique/services/publications/vie-saine/guide-canadien-immunisation-partie-3-vaccination-populations-particulieres.html) et par les experts locaux en infectiologie au moment d’évaluer le besoin d’administrer d’autres vaccins, avant d’entreprendre un traitement par MAYZENT et durant celui-ci.
Vaccins vivants atténués
L’utilisation de vaccins vivants atténués doit être évitée chez les patients prenant MAYZENT et pendant 4 semaines après l’arrêt du traitement par MAYZENT (voir la section 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques - Vaccination).
Vaccins non vivants atténués
Il se peut que les vaccins non vivants atténués administrés durant le traitement par MAYZENT soient moins efficaces qu’en temps normal. Ce phénomène peut être atténué en interrompant le traitement par MAYZENT 1 semaine avant la vaccination et d’attendre jusqu’à 4 semaines après la vaccination avant de le reprendre. La décision de continuer ou d’interrompre le traitement par MAYZENT doit être fondée sur une évaluation des risques et des bienfaits, au cas par cas (voir les sections Effets sur le système immunitaire après l’arrêt du traitement par MAYZENT; Système nerveux – Augmentation de l’activité de la maladie après l’arrêt de MAYZENT et 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques – Vaccination). Si le traitement d’entretien par MAYZENT est interrompu pendant 4 jours consécutifs ou plus, il faut suivre les recommandations sur l’amorce du traitement (ajustement posologique et mesures de surveillance) au moment de le reprendre (voir les sections 4.2 Posologie recommandée et ajustement posologique et 4.4 Administration).
Traitement actuel ou antérieur par des immunosuppresseurs ou des immunomodulateurs
Avant d’amorcer ou de remplacer d’autres traitements de fond ayant des effets immunosuppresseurs ou immunomodulateurs, il convient de prendre en compte la demi-vie et le mode d’action de MAYZENT et de ces agents pour éviter les effets additifs possibles sur le système immunitaire et réduire au minimum le risque de réactivation de la maladie. La prudence s’impose lorsque MAYZENT vient remplacer un agent immunosuppresseur à action prolongée comme l’ocrélizumab, le natalizumab, le tériflunomide et la mitoxantrone.
En raison des caractéristiques et de la durée de l’effet immunosuppresseur de l’alemtuzumab décrites dans la monographie de produit, il n’est pas recommandé d’amorcer un traitement par MAYZENT après le retrait de l’alemtuzumab, à moins que les bienfaits du traitement par MAYZENT l’emportent nettement sur les risques observés chez le patient.
En général, le traitement par MAYZENT peut être entrepris immédiatement après l’arrêt de l’administration d’interféron bêta ou d’acétate de glatiramère.
L’association de MAYZENT et de traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs n’a pas été étudiée. Il convient de faire preuve de prudence lors de l’administration concomitante de ces médicaments en raison du risque d’effets additifs sur le système immunitaire au cours du traitement et dans les semaines suivant l’arrêt de l’administration de l’un ou l’autre de ces médicaments (voir la section 9.2 Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques – Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs). De même, l’administration concomitante de corticostéroïdes commande la prudence; la dose et la durée du traitement doivent reposer sur le jugement du clinicien. Lors des essais cliniques sur la SP, l’administration d’une corticothérapie intraveineuse de courte durée (maximum 5 jours) était permise pour traiter les poussées, et n’a pas semblé accroître le taux d’infection chez les patients traités par le siponimod lors de l’essai de phase III sur la SPPS.
Effets sur le système immunitaire après l’arrêt du traitement par MAYZENT
Après l’arrêt du traitement par MAYZENT en présence d’une LEMP, il convient de surveiller l’apparition du syndrome inflammatoire de reconstitution immunitaire (LEMP-SIRI) (voir la rubrique LEMP et SIRI [syndrome inflammatoire de reconstitution immunitaire] ci-dessous).
Après l’arrêt du traitement par MAYZENT, le siponimod reste dans le sang pendant jusqu’à 10 jours. L’administration d’autres traitements au cours de cette période entraînera une exposition concomitante au siponimod.
Le nombre de lymphocytes revient généralement dans les limites de la normale (≥ 1 x 10⁹/L) chez la majorité des patients atteints de SPPS dans les 10 jours suivant l’arrêt du traitement. Cependant, des effets pharmacodynamiques résiduels, tels qu’une réduction du nombre de lymphocytes périphériques, peuvent persister jusqu’à 3 à 4 semaines après l’administration de la dernière dose (voir la section 10.2 Pharmacodynamie, Système immunitaire). L’administration d’immunosuppresseurs au cours de cette période peut avoir des effets additifs sur le système immunitaire et commande la prudence dans les 3 ou 4 semaines suivant la dernière dose (voir 9 Interactions médicamenteuses). La prudence s’impose également lorsqu’on met fin au traitement par le siponimod, en raison du risque de réactivation de la maladie et d’une forte aggravation de l’incapacité (voir 7 Mises en garde et précautions, Système nerveux – Augmentation de l’activité de la maladie après l’arrêt de MAYZENT).
LEMP et SIRI (syndrome inflammatoire de reconstitution immunitaire)
Un syndrome inflammatoire de reconstitution immunitaire (SIRI) a été signalé chez des patients traités par des modulateurs des récepteurs de la S1P, y compris MAYZENT, qui ont présenté une LEMP et ont par la suite abandonné le traitement. Généralement, le SIRI est apparu chez les patients atteints de LEMP dans les semaines ou les quelques mois qui ont suivi l’arrêt du traitement par les modulateurs des récepteurs de la SP1. Le SIRI se manifeste par une aggravation, parfois rapide, de l’état neurologique provoquée par la reconstitution de la fonction immunitaire. Il peut entraîner de graves complications neurologiques et entraîner la mort, et est souvent associé à des changements caractéristiques visibles à l’IRM. Il convient de surveiller l’apparition du SIRI et d’instaurer un traitement approprié de la réaction inflammatoire cérébrale qui y est associée.
Surveillance et examens de laboratoire
Il faut procéder aux évaluations suivantes pendant un traitement par MAYZENT.
- Rechercher les signes et les symptômes d’infection périodiquement pendant le traitement. Il faut aussi procéder à une formule sanguine complète périodiquement (voir la section 7 Mises en garde et précautions, Système immunitaire – Risque d’infections).
- Rester à l’affût de signes et de symptômes de lésions hépatiques. Voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique pour obtenir des recommandations détaillées à ce sujet.
Vérifier la présence de lésions cutanées suspectes périodiquement pendant le traitement par
MAYZENT, surtout chez les patients présentant des facteurs de risque de cancer de la peau (voir la section 7 Mises en garde et précautions, Néoplasmes).
- Tous les patients doivent se prêter à un examen ophtalmique de 3 à 4 mois après avoir entrepris leur traitement et dès qu’ils se plaignent de troubles de la vue. Les patients atteints de diabète ou ayant des antécédents d’uvéite courent un risque accru d’œdème maculaire et doivent subir des examens ophtalmiques périodiquement pendant leur traitement par MAYZENT (voir la section 7 Mises en garde et précautions, Fonction visuelle).
- Vérifier la tension artérielle périodiquement chez tous les patients (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Effets sur la tension artérielle).
Néoplasmes
Les patients prenant des immunosuppresseurs ou des immunomodulateurs, dont les modulateurs des récepteurs de la S1P, pourraient courir un risque accru de cancer, surtout de cancer de la peau. Lors de l’essai clinique de phase III sur la SPPS, la fréquence des carcinomes basocellulaires a été similaire sous MAYZENT (1,0 %) et sous placebo (1,3 %). Lors de l’étude de phase III, l’incidence des cas de carcinome de type épidermoïde (carcinome épidermoïde in situ ou non, maladie de Bowen) a également été similaire, que les sujets aient été traités par MAYZENT (0,2 %) ou qu’ils aient reçu le placebo (0,2 %). D’autres types de cancer de la peau, tel que le mélanome malin in situ (0,2 %), ont été rapportés uniquement chez les patients traités par MAYZENT. Au terme d’une plus longue exposition au médicament dans le cadre des études de prolongation menées en mode ouvert, d’autres cas de carcinome basocellulaire, de carcinome épidermoïde (carcinome épidermoïde in situ, maladie de Bowen) et de mélanome malin ont été recensés chez les patients traités par MAYZENT. La vigilance quant aux néoplasmes cutanés s’impose durant le traitement par MAYZENT.
Les professionnels de la santé et les patients doivent procéder à un examen de la peau visant à déceler toute anomalie avant d’amorcer le traitement et de façon régulière pendant celui-ci, surtout en présence d’un risque de cancer de la peau. Si une lésion suspecte est repérée, elle doit être évaluée sans délai.
Vu le risque de cancer de la peau, il faut aviser les patients traités par MAYZENT d’éviter l’exposition au soleil et aux rayons ultraviolets sans protection, et leur recommander de porter des vêtements protecteurs et d’appliquer un écran solaire offrant un degré de protection élevé. De plus, pendant le traitement, les patients ne doivent pas recevoir de photothérapie aux rayons UVB ni de puvathérapie. Système nerveux
Syndrome d’encéphalopathie postérieure réversible (SEPR)
De rares cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été signalés chez des patients traités par un autre modulateur des récepteurs de la S1P. Aucun événement du genre n’a été signalé chez les patients traités par MAYZENT dans le cadre du programme de développement. Cependant, si un patient traité par MAYZENT présente des symptômes/signes neurologiques ou psychiatriques inattendus (déficits cognitifs, changements de comportement, troubles visuels d’origine corticale ou tout autre symptôme/signe neurologique d’origine cortical), ou tout symptôme/signe indiquant une augmentation de la pression intracrânienne ou encore une détérioration neurologique accélérée, le professionnel de la santé doit planifier rapidement un examen physique et neurologique complet et envisager une imagerie par résonance magnétique (IRM). Les symptômes de SEPR sont généralement réversibles, mais peuvent mener à un AVC ischémique ou à une hémorragie cérébrale. En outre, un diagnostic et un traitement tardifs risquent d’entraîner des séquelles neurologiques permanentes. Si on soupçonne un SEPR, il faut cesser le traitement par MAYZENT.
Convulsions
La prudence s’impose lors de l’administration de MAYZENT à des patients ayant des troubles convulsifs. Au cours de l’essai clinique de phase III mené auprès d’adultes atteints de SPPS, les convulsions (crise convulsive, crise partielle, crise tonico-clonique généralisée, épilepsie myoclonique et épilepsie) ont été plus fréquentes sous MAYZENT que sous placebo (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Convulsions). On ignore si ces événements étaient liés aux effets de la SP seule, à MAYZENT, ou à l’association des deux.
Augmentation de l’activité de la maladie après l’arrêt de MAYZENT
De rares cas d’exacerbation grave de la maladie, y compris de réapparition des symptômes de la SP, ont été signalés dans le cadre de la pharmacovigilance, après l’arrêt de MAYZENT. Par conséquent, la prudence s’impose lorsqu’on met fin au traitement par MAYZENT. Il faut demeurer à l’affût de toute exacerbation grave de la maladie ou augmentation de l’incapacité suivant l’arrêt du traitement et, le cas échéant, instaurer le traitement qui s’impose.
Fonction visuelle
Œdème maculaire
Un œdème maculaire accompagné ou non de symptômes visuels a été signalé plus souvent chez les patients traités par le siponimod (1,8 %) que chez les patients recevant le placebo (0,2 %) dans l’étude clinique de phase III. La majorité des cas se sont produits au cours des 3 ou 4 premiers mois du traitement, mais certains sont survenus pendant des traitements de plus longue durée (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Œdème maculaire). Chez certains patients, l’œdème maculaire s’est accompagné d’une vision brouillée ou d’une baisse de l’acuité visuelle, tandis que chez d’autres, il était asymptomatique et a été décelé lors d’un examen de routine. Une évaluation du fond de l’œil, y compris de la macula, est recommandée 3 à 4 mois après le début du traitement, et advenant le moindre rapport de troubles visuels pendant le traitement.
La poursuite du traitement par MAYZENT chez les patients qui présentent un œdème maculaire n’a pas été évaluée. Il est probable que l’œdème maculaire revienne lors de la reprise du traitement par le siponimod (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Œdème maculaire). La décision d’interrompre ou non le traitement par MAYZENT doit être prise à la lumière des bienfaits et des risques possibles chez chaque patient.
Œdème maculaire chez les patients qui ont des antécédents d’uvéite ou de diabète
Les patients qui ont des antécédents de diabète ou d’uvéite et les patients ayant une maladie rétinienne sous-jacente ou concomitante courent un risque accru d’œdème maculaire. Ces patients doivent être soigneusement évalués avant l’amorce du traitement par MAYZENT et pendant celui-ci. Au cours de l’essai clinique de phase III mené auprès d’adultes atteints de SPPS, 43 patients du groupe MAYZENT et 18 patients du groupe placebo étaient atteints d’uvéite ou porteurs d’antécédents d’œdème maculaire ou de diabète. Un œdème maculaire a été signalé chez 4 des 43 patients (9,3 %) traités par MAYZENT. Aucun cas d’œdème maculaire n’est survenu sous placebo. Chez les patients atteints de diabète ou d’uvéite ou qui ont des antécédents de trouble de la rétine, il est recommandé d’effectuer une évaluation ophtalmologique avant de commencer le traitement par MAYZENT ainsi que des évaluations de suivi régulières durant le traitement.
Fonction psychiatrique
Idées suicidaires et comportement suicidaire
Lors de l’étude clinique de phase III menée auprès de patients atteints de SPPS, des idées suicidaires et un comportement suicidaire ont été signalés plus souvent dans le groupe MAYZENT (chez 0,5 % et 0,3 % des patients, respectivement) que dans le groupe placebo (chez 0,2 % et 0 % des patients). La majorité des patients touchés souffraient de dépression. L’aggravation des idées suicidaires et l’apparition d’idées suicidaires graves (catégorie 4 ou 5 sur l’échelle C-SSRS [Columbia Suicide Severity Rating Scale]*), par rapport à la catégorie C-SSRS de référence, ont également été plus fréquentes sous MAYZENT (aggravation des idées suicidaires : 1,4 % sous siponimod, 0,4 % sous placebo; apparition d’idées suicidaires graves : 1,1 % sous siponimod; 0,2 % sous placebo).
Les patients, leurs proches et leurs aidants doivent demeurer à l’affût de tout symptôme de dépression ou d’idées/de comportement suicidaires. Le cas échéant, ceux-ci doivent immédiatement être signalés à un professionnel de la santé afin qu’ils soient évalués sans délai.
* Catégorie C-SSRS de référence : catégorie relevée dans les 24 mois précédant la visite initiale. Catégories de l’échelle C-SSRS : 1 = Désir d’être mort, 2 = Pensées suicidaires actives non spécifiques, 3 = Idéation suicidaire active avec définition de moyens (sans scénario), sans intention de passage à l’acte, 4 = Idéation suicidaire active avec intention de passage à l’acte, sans scénario précis, 5 = Idéation suicidaire active avec scénario précis et intention de passage à l’acte
Santé reproductive
Femmes aptes à procréer/Contraception : MAYZENT est contre-indiqué chez les femmes (et les adolescentes) enceintes ou aptes à procréer qui n’utilisent pas une méthode de contraception efficace (voir la section 2 Contre-indications). Ainsi, avant d’amorcer le traitement chez une femme apte à concevoir, il faut confirmer qu’elle n’est pas enceinte à l’aide d’un test de grossesse négatif et l’aviser des risques graves pour le fœtus. Il faut informer les femmes (et les adolescentes) aptes à procréer que les études menées sur les animaux ont révélé que le siponimod peut nuire au développement d’un fœtus. Par conséquent, les femmes aptes à procréer doivent utiliser une méthode de contraception efficace (c’est-à-dire associée à un taux de grossesse inférieur à 1 %) au cours du traitement par MAYZENT et pendant au moins 10 jours après la fin de celui-ci, puisqu’il faut compter une dizaine de jours avant que le siponimod ne soit éliminé de l’organisme après l’arrêt du traitement et que le risque que comporte cet agent pour un fœtus pourrait persister pendant cette période. Si une femme tombe enceinte pendant son traitement, elle doit être informée des risques que ce dernier comporte pour le fœtus.
Fertilité
Il n’existe pas de données quant à l’effet de MAYZENT sur la fertilité humaine.
Le siponimod n’a eu aucun effet sur les organes reproducteurs mâles chez le rat et le singe, ni sur les paramètres de fertilité chez le rat (voir la section 16 Toxicologie non clinique, Fertilité).
Appareil respiratoire
Les évaluations réalisées lors de l’essai de phase III chez des patients atteints de SPPS ont révélé que le traitement par MAYZENT est associé à de légères réductions du volume expiratoire maximal par seconde (VEMS) et de la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO). Lors de cet essai, la réduction moyenne du VEMS observée sous MAYZENT (faible, mais soutenue et statistiquement significative par rapport au placebo) du 3e au 24e mois s’inscrivait entre 63 et 88 mL. Le siponimod a eu des effets similaires sur la fonction respiratoire des patients atteints d’asthme léger ou modéré ou de maladie pulmonaire obstructive chronique qui participaient à cette étude. Lors l’essai de phase III, la baisse des valeurs fonctionnelles pulmonaires a mené à l’abandon du traitement chez 5 patients du groupe MAYZENT, et aucun des sujets témoins (voir les sections 8.2 Effets indésirables observés au cours des études cliniques, Effets sur l’appareil respiratoire et 10.2 Pharmacodynamie, Fonction respiratoire). On ne dispose pas d’information suffisante pour déterminer si ces réductions sont réversibles après l’arrêt du traitement.
Une spirométrie incluant la mesure de la DLCO doit être effectuée durant le traitement par MAYZENT, au besoin.
7.1 Populations particulières
7.1.1 Grossesse
MAYZENT est contre-indiqué chez les femmes (et les adolescentes) enceintes ou aptes à procréer qui n’utilisent pas une méthode de contraception efficace (voir la section 2 Contre-indications).
L’emploi de MAYZENT chez la femme enceinte n’a pas fait l’objet d’études adéquates et rigoureusement contrôlées. Ainsi, on ignore l’ampleur du risque d’effets délétères sur le développement. Selon l’expérience clinique (données de pharmacovigilance et registre de grossesses), l’emploi d’un autre modulateur des récepteurs de la S1P durant la grossesse est associé à un risque accru d’anomalie congénitale majeure par rapport à la prévalence observée dans la population générale. Cela dit, la nature des anomalies signalées avec cet autre agent est semblable à celle qu’on note dans la population générale : prévalence accrue de cardiopathie congénitale (p. ex. communication interauriculaire) et d’anomalies touchant les reins et l’appareil locomoteur.
Selon les données obtenues chez l’animal et compte tenu de son mode d’action, MAYZENT pourrait être nocif pour le fœtus quand il est administré à la femme enceinte. Des études sur la reproduction et le développement réalisées chez des rates et des lapines gravides ont montré une embryotoxicité et une fœtotoxicité induites par le siponimod chez les deux espèces, ainsi qu’une tératogénicité chez le rat. On a noté une augmentation de l’incidence des pertes post-implantation et des anomalies fœtales (externes, urogénitales, viscérales et squelettiques) chez le rat après une exposition prénatale au siponimod à la plus faible dose testée, qui était inférieure à la dose thérapeutique chez l’humain, d’après le poids corporel. Des cas de mortalité embryofœtale, des avortements et des variations fœtales (squelettiques et viscérales) ont été observés chez le lapin après une exposition prénatale au siponimod débutant à une dose correspondant à 1,7 fois l’exposition chez l’humain à la dose thérapeutique (2 mg/jour), selon l’ASC (voir la section 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
Si MAYZENT est prescrit à une femme enceinte, ou si la patiente tombe enceinte alors qu’elle reçoit ce médicament, on doit l’informer du risque pour le fœtus. Comme le siponimod demeure dans l’organisme pendant environ 10 jours après l’arrêt du traitement, l’administration de MAYZENT doit être cessée au moins 10 jours avant la planification d’une grossesse. Il faut conseiller la patiente quant aux risques d’effets nocifs pour le fœtus, et effectuer un suivi médical (échographie). Par ailleurs, il faut envisager la possibilité d’une exacerbation grave de la maladie chez la femme qui cesse la prise de MAYZENT en raison d’une grossesse avérée ou planifiée (voir la section 7 Mises en garde et précautions, Système nerveux – Augmentation de l’activité de la maladie après l’arrêt de MAYZENT).
7.1.2 Allaitement
On ignore si le siponimod et ses principaux métabolites passent dans le lait maternel. On ne dispose d’aucune donnée quant aux effets du siponimod sur la production de lait, ni sur les effets qu’il pourrait avoir chez l’enfant allaité. Lors d’une étude menée chez des rates en lactation, le siponimod et ses métabolites sont passés dans le lait.
Étant donné que de nombreux médicaments passent dans le lait maternel et compte tenu des effets indésirables possibles de MAYZENT chez le nourrisson, les femmes qui allaitent doivent être mises au courant des risques pour leur enfant. Les femmes traitées par MAYZENT ne doivent pas allaiter.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’efficacité et l’innocuité de MAYZENT n’ont pas été évaluées chez l’enfant. MAYZENT n’est donc pas indiqué chez les patients de moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : L’efficacité et l’innocuité de MAYZENT n’ont pas été évaluées chez le patient âgé de 65 ans et plus. Le professionnel de la santé qui décide de traiter des patients âgés par MAYZENT doit tenir compte de la fréquence accrue d’affections et de traitements concomitants par des médicaments dans cette population. Par conséquent, l’administration de MAYZENT doit se faire avec prudence.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au total, 1737 patients atteints de SP ont été traités par le siponimod à des doses d’au moins 2 mg par jour. Ces patients ont été admis à l’étude A2304, une étude de phase III contrôlée par placebo, menée à double insu avec répartition aléatoire auprès de patients atteints de SPPS, ainsi qu’à l’étude A2201, une étude de phase II contrôlée par placebo, menée à double insu avec répartition aléatoire, auprès de patients atteints de SP récurrente-rémittente (SPRR). Dans le cadre de l’étude A2304, 1651 patients atteints de SPPS ont été répartis de manière aléatoire selon un rapport de 2:1, puis ils ont reçu soit MAYZENT à 2 mg 1 fois par jour, soit un placebo. La durée médiane du traitement a été de 18 mois (extrêmes : 0 et 37 mois).
Le pourcentage de patients ayant terminé le volet à double insu de l’étude A2304 a été de 66,7 % dans le groupe siponimod et de 59,0 % dans le groupe placebo. Des effets indésirables ont mené à l’arrêt du traitement chez 8,5 % des patients traités et 5,1 % des témoins. Les effets indésirables les plus fréquents dans le groupe siponimod à 2 mg (incidence ≥ 10 %) au cours de l’étude A2304 étaient les céphalées, l’hypertension, les chutes et les élévations des valeurs fonctionnelles hépatiques (groupes de termes).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 4 énumère les effets indésirables survenus chez au moins 1 % des patients traités par MAYZENT et dont la fréquence était d’au moins 1 % supérieure à celle notée dans le groupe placebo.
Tableau 4 – Effets indésirables signalés dans l’étude A2304 lors de la phase principale à double insu (survenus chez au moins 1 % des patients et dont la fréquence était supérieure d’au moins 1 % dans le groupe MAYZENT à 2 mg par rapport au groupe placebo)
| Classification par système et organe / Terme privilégié | MAYZENT à 2 mg | Placebo N = 546 (%) | ||
| (siponimod) | ||||
| N = 1099 | ||||
| (%) | ||||
| Troubles du sang et du système lymphatique Lymphopénie* | 1,4 | 0,0 | ||
Troubles cardiaques Bradycardie* Bloc auriculoventriculaire* (1er et 2e degrés) | 6,2 1,7 | 3,1 0,7 | ||
Troubles oculaires Œdème maculaire* | 1,8 | 0,2 | ||
Troubles digestifs Nausées Diarrhée | 6,8 6,4 | 3,5 4,2 | ||
Troubles généraux et affections au point d’injection Œdème périphérique* Asthénie | 8,1 2,5 | 4,4 1,5 | ||
Infections et infestations Zona* | 2,5 | 0,7 | ||
Examens Hausse des valeurs fonctionnelles hépatiques* Baisse des valeurs fonctionnelles pulmonaires* | 11,3 1,6 | 3,1 0,5 | ||
Affections musculosquelettiques et du tissu conjonctif
Description de certains effets indésirables survenus pendant le traitement
Infections
Dans l’essai clinique de phase III mené auprès de patients atteints de SPPS, la fréquence globale des
| Classification par système et organe / Terme privilégié | MAYZENT à 2 mg | Placebo N = 546 (%) | ||
| (siponimod) | ||||
| N = 1099 | ||||
| (%) | ||||
| Douleur dans les membres* | 6,3 | 4,0 | ||
Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) Nævus mélanocytaire* | 5,0 | 2,9 | ||
Troubles du système nerveux Céphalées* Étourdissements Convulsions* Tremblements* | 15,2 6,8 1,7 1,6 | 13,9 4,8 0,4 0,5 | ||
Troubles vasculaires Hypertension* | 12,6 | 9,0 | ||
* Groupes de termes privilégiés pris en considération pour déterminer la fréquence des effets indésirables :
Bradycardie : bradycardie, bradycardie sinusale, ralentissement de la fréquence cardiaque
Œdème maculaire : œdème maculaire, œdème maculaire cystoïde
Œdème périphérique : œdème périphérique, enflure des articulations, enflure périphérique, rétention liquidienne, enflure du visage
Zona : zona, névralgie postzostérienne, herpès génital, zona auriculaire, zona ophtalmique
Hausse des valeurs fonctionnelles hépatiques : hausse de l’ALT, hausse de l’AST, hausse de la GGT, hausse des phosphatases alcalines sanguines, hausse des taux des enzymes hépatiques, hausse des valeurs fonctionnelles hépatiques, anomalie de la fonction hépatique, anomalies des résultats aux épreuves fonctionnelles hépatiques, hausse des transaminases
Baisse des valeurs fonctionnelles pulmonaires : baisse des valeurs fonctionnelles pulmonaires, réduction de la capacité de diffusion pulmonaire du monoxyde de carbone, réduction du volume expiratoire maximal par seconde, réduction de la capacité pulmonaire totale, réduction de la capacité vitale forcée
Douleur dans les membres : douleur dans les membres, malaise dans les membres
Nævus mélanocytaire : nævus mélanocytaire, nævus dysplasique, nævus oculaire
Céphalées : céphalée, céphalée de tension, céphalée due à la sinusite, céphalée cervicogénique, céphalée de sevrage, céphalée procédurale
Convulsions : épilepsie, épilepsie myoclonique, crise convulsive, crise partielle, crise tonico-clonique généralisée
Tremblements : tremblements, titubation de la tête, tremblements d’intention
Hypertension : hypertension, hausse de la tension artérielle, hausse de la pression artérielle systolique, hausse de la pression artérielle diastolique, hypertension essentielle
infections était comparable dans les groupes siponimod et placebo (49,0 % vs 49,1 %, respectivement). Dans cet essai, le taux global d’infections herpétiques a été plus élevé sous MAYZENT que sous placebo (4,6 % vs 3 %). Chez les patients traités par MAYZENT, les infections herpétiques les plus fréquentes ont été des cas de zona (2,5 % vs 0,7 % sous placebo). Des cas d’infection par le virus de l’herpès, y compris des cas de méningite ou de méningoencéphalite causés par le virus varicelle-zona (VVZ) (certains ayant été graves ou disséminés) sont survenus à un moment ou à un autre du traitement par MAYZENT. Un cas de zona grave, qui touchait un patient sous siponimod, s’est d’abord manifesté par une infection cutanée par le VVZ, laquelle a été réactivée et s’est disséminée dans le SNC, entraînant une méningite causée par le VVZ.
Des cas graves de méningite à cryptocoques ont été rapportés lors de l’emploi de MAYZENT. Voir la section 7 Mises en garde et précautions, Système immunitaire – Risque d’infections.
Œdème maculaire
Dans l’essai clinique de phase III mené auprès de patients atteints de SPPS, l’œdème maculaire a été plus fréquemment signalé chez les patients traités par le siponimod (1,8 %) que chez les patients recevant le placebo (0,2 %). Le taux d’œdème maculaire a été plus élevé chez les patients atteints d’uvéite ou porteurs d’antécédents d’œdème maculaire ou de diabète traités par le siponimod (9,3 %, 4/43 patients) que dans la population globale de l’étude (1,8 %, 20/1099 patients).
Bien que la majorité des cas se soient produits dans les 3 à 4 mois suivant le début du traitement par le siponimod, des cas ont également été rapportés chez des patients traités par le siponimod depuis plus de 6 à 12 mois (voir la section 7 Mises en garde et précautions, Fonction visuelle). Certains patients ont présenté une vision floue ou une diminution de l’acuité visuelle, mais d’autres n’avaient aucun symptôme et ont reçu leur diagnostic à la suite d’un examen ophtalmologique de routine. L’œdème maculaire s’est généralement atténué après l’arrêt du traitement. Chez 4 des 10 patients qui ont cessé de prendre le siponimod pour cause d’œdème maculaire, il y a eu récurrence de celui-ci lors de la reprise du traitement.
Bradyarythmie
L’amorce du traitement par le siponimod entraîne une diminution transitoire de la fréquence cardiaque et peut également être associée à un ralentissement de la conduction auriculoventriculaire (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Bradyarythmie et retards de la conduction auriculoventriculaire).
Environ le tiers des participants de l’étude de phase III sur la SPPS présentait, ou avait déjà présenté, l’un des troubles ou facteurs de risque cardiovasculaires suivants : fréquence cardiaque < 55 bpm; trouble de la conduction, dont bloc de branche incomplet gauche ou bloc AV de deuxième degré (bloc de Mobitz de type I); anomalies à l’ECG lors de la sélection (intervalle PR > 200 ms et ≤ 230 ms; intervalle QRS ≥ 120 ms; intervalle QTcF > 430 ms et ≤ 450 ms [hommes] ou intervalle QTcF > 450 ms et ≤ 470 ms [femmes]); insuffisance cardiaque de classe I selon la New York Heart Association (NYHA) ou infarctus du myocarde survenu avant l’admission; traitement par un bêtabloquant; ou tout autre trouble pouvant réduire la conduction AV. La plupart des patients de l’étude, sans égard à leur état cardiovasculaire initial, ont fait l’objet d’une surveillance étroite durant la première semaine du traitement, où la dose de MAYZENT a été augmentée de 0,25 mg/jour (jour 1) à 2 mg/jour (jour 6; voir la section 4.2 Posologie recommandée et ajustement posologique). La surveillance effectuée en clinique des jours 1 à 7 incluait des ECG (avant la dose, puis 3 et 6 heures après celle-ci) et la mesure des signes vitaux avant la dose, puis toutes les heures pendant les 6 heures suivant celle-ci. La surveillance s’est poursuivie à l’externe durant la période d’instauration du traitement, par télémétrie cardiaque mobile (sur 24 heures pendant les 6 premiers jours) ou ECG Holter (sur 24 heures les jours 1 et 4, et pendant 6 heures le jour 7).
La réduction de novo de la fréquence cardiaque en deçà de 50 ou de 40 bpm, à un moment quelconque de la période d’instauration du traitement, a été plus fréquente sous MAYZENT que sous placebo. Dans le sous-groupe ayant des facteurs de risque cardiaques, des réductions en deçà de 50 bpm ont été signalées chez 9,3 % des sujets traités par MAYZENT et 2,9 % des témoins, tandis que des réductions en deçà de 40 bpm l’ont été chez 0,6 % des sujets traités et aucun des témoins. Parmi ceux qui n’avaient pas de troubles ni de facteurs de risque cardiaques, des réductions en deçà de 50 bpm sont survenues chez 4 % des sujets traités et 0,3 % des témoins. Aucune baisse en deçà de 40 bpm n’a été constatée dans ce sous-groupe.
Les effets indésirables suivants sont survenus le jour 1 du traitement chez 6,1 % des patients ayant des facteurs de risque cardiaques traités par MAYZENT, comparativement à 2,7 % des témoins : bradycardie, bradycardie sinusale, ralentissement de la fréquence cardiaque et bradyarythmies incluant des troubles de la conduction (bloc AV du premier ou du deuxième degré [bloc de Mobitz de type I], allongement de l’intervalle QT à l’ECG). Dans le sous-groupe exempt de facteurs de risque, les manifestations suivantes ont touché 3,4 % des sujets sous MAYZENT et 1,6 % de ceux sous placebo le jour 1 : bradycardie, bradycardie sinusale, ralentissement de la fréquence cardiaque et bradyarythmies incluant des troubles de la conduction (bloc AV du premier ou du deuxième degré [bloc de Mobitz de type I]. Dans les deux sous-groupes, la majorité des manifestations ont été signalées comme des cas de bradycardie.
Il a fallu prolonger la surveillance au-delà de 6 heures le jour 1 chez 8,5 % des patients traités par MAYZENT et 3,5 % des témoins dans le sous-groupe ayant des facteurs de risque cardiaques, et 9,2 % des patients traités et 4,3 % des témoins dans le sous-groupe exempt de facteurs de risque. Les principaux motifs de prolongation de la surveillance étaient une faible fréquence cardiaque ou un ralentissement de la fréquence cardiaque, dans un sous-groupe comme dans l’autre.
Tension artérielle
L’hypertension (terme regroupant hypertension, hausse de la tension artérielle, hausse de la tension systolique, hausse de la tension diastolique et hypertension essentielle) a été signalée plus souvent dans le groupe siponimod (12,6 %) que dans le groupe placebo (9,0 %) au cours de l’essai clinique de phase III mené auprès de patients atteints de SPPS. Le traitement par le siponimod a entraîné une augmentation de la tension artérielle systolique (TAS) et diastolique (TAD) débutant tôt après le début du traitement, atteignant son pic après environ 6 à 12 mois (augmentations maximales moyennes de la TAS et de la TAD : 3,7 mmHg et 1,2 mmHg) et demeurant stable par la suite. Cet effet a persisté avec un traitement continu (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Effets sur la tension artérielle).
Convulsions
Au cours de l’essai clinique de phase III mené auprès de patients atteints de SPPS, des cas de convulsions (crise convulsive, crise partielle, crise tonico-clonique, épilepsie et épilepsie myoclonique) ont été rapportés chez 1,7 % des patients traités par le siponimod par rapport à 0,4 % des patients sous placebo. On ignore si ces événements étaient liés aux effets de la SP seule, au siponimod, ou à l’association des deux (voir la section 7 Mises en garde et précautions, Système nerveux - Convulsions).
Effets sur l’appareil respiratoire
De légères réductions du volume expiratoire maximal par seconde (VEMS) et de la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO) ont été observées pendant le traitement par MAYZENT, parfois après seulement 1 mois, et ont persisté tout au long du traitement.
L’obtention de valeurs absolues en deçà de 80 % de la valeur initiale à une visite quelconque a été signalée chez 9,2 % des patients sous siponimod et 6,4 % des patients sous placebo (VEMS), et chez 21,7 % des patients traités et 10,9 % des témoins (DLCO). Des valeurs absolues inférieures à 80 % de la valeur initiale pour la DLCO ont été relevées lors de deux visites consécutives chez 7,5 % des patients sous siponimod et 2,5 % de ceux sous placebo. La toux et la dyspnée sont survenues à des taux semblables dans les groupes MAYZENT et placebo, mais les cas d’asthme ont été plus fréquents sous MAYZENT (0,4% vs 0,2 % sous placebo). Lors de l’essai de phase III sur la SPPS, des baisses des valeurs fonctionnelles pulmonaires ont mené à l’abandon du traitement chez 5 patients (0,5 %) traités par MAYZENT; aucun abandon du genre n’a été signalé dans le groupe placebo (voir les sections 7 Mises en garde et précautions, Appareil respiratoire et 10.2 Pharmacodynamie, Fonction respiratoire).
Néoplasmes
On a signalé l’apparition de cancers de la peau, dont des carcinomes basocellulaires et des cas de mélanome malin et de carcinome épidermoïde, chez des patients traités par MAYZENT (voir la section 7 Mises en garde et précautions, Néoplasmes).
Deux cas de séminome (0,2 %) sont survenus chez des patients traités par MAYZENT (aucun sous placebo) durant l’essai de phase III.
Manifestations vasculaires
On a observé de rares cas d’accident vasculaire cérébral, d’accident ischémique transitoire, d’AVC ischémique, d’infarctus du tronc cérébral et d’infarctus du myocarde, dont certains ont été mortels, chez des patients atteints de SP traités par le siponimod lors d’essais cliniques. Le lien entre ces manifestations et le traitement par MAYZENT demeure incertain. Au cours de l’essai de phase III sur la SPPS, on a signalé de rares cas de maladie artérielle périphérique chez des patients sous siponimod.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants ont été signalés chez des patients traités par MAYZENT (toutes doses) lors d’essais contrôlés par placebo sur la SP (n = 1334) à une fréquence < 1 % dans n’importe quel groupe, mais au moins ≥ 0,3 % plus élevée dans le groupe recevant la dose de 2 mg (n = 1148) que sous placebo (n = 607). Les effets indésirables mentionnés au Tableau 4 sont exclus de cette liste. Bien que ces effets se soient produits pendant le traitement par MAYZENT, ils n’ont pas nécessairement été causés par le médicament.
Les effets sont répertoriés par système, appareil ou organe, en ordre décroissant de fréquence.
Troubles du sang et du système lymphatique : leucopénie, thrombocytopénie
Troubles endocriniens : hypothyroïdie
Troubles ophtalmiques : œdème palpébral
Troubles gastro-intestinaux : malaise abdominal, œsophagite de reflux, aphte, gonflement abdominal
Troubles généraux et touchant le point d’administration : frissons
Troubles hépatobiliaires : stéatose hépatique
Infections et infestations : infection fongique de la peau, infection gastro-intestinale, laryngite, orgelet, abcès dentaire, pityriasis versicolor, infection herpétique, appendicite, herpès nasal
Blessures, intoxications et complications liées à une intervention : fracture des côtes, surdosage accidentel, fracture de la cheville, contusion oculaire, accident de la route
Épreuves de laboratoire : hausse de la bilirubinémie
Troubles métaboliques et nutritionnels : perte d’appétit, carence en vitamine B12
Troubles de l’appareil locomoteur et des tissus conjonctifs : douleur rachidienne
Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) : histiocytome fibreux
Troubles psychiatriques : dépression majeure, nervosité, comportement suicidaire
Troubles rénaux et urinaires : dysurie, dysfonctionnement vésical, hypertonie vésicale
Troubles de l’appareil reproducteur et des seins : aménorrhée
Troubles de la peau et des tissus sous-cutanés : alopécie, urticaire, sueurs nocturnes, escarre de décubitus, dermatite atopique
Troubles vasculaires : varices
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Épreuves fonctionnelles hépatiques
Des cas d’élévation des taux d’enzymes hépatiques (principalement du taux d’ALT) ont été signalés chez des patients atteints de SP traités par le siponimod. Lors de l’essai de phase III sur la SPPS, des augmentations des taux d’enzymes hépatiques (surtout les transaminases hépatiques [ALT/AST/GGT]) ont été observées plus fréquemment chez les patients traités par le siponimod (11,3 %) que chez ceux recevant un placebo (3,1 %). Bien que la majorité des élévations se soient produites au cours des 6 premiers mois du traitement, elles sont apparues à divers moments suivant l’amorce du traitement. Les taux d’ALT se sont normalisés en l’espace de 1 à 3 mois après l’arrêt du traitement (voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
8.5 Effets indésirables observés après commercialisation
Infections et infestations : Leucoencéphalopathie multifocale progressive (voir la section 7 Mises en garde et précautions, Système immunitaire, Risque d’infections).
Troubles du système immunitaire : Réactions d’hypersensibilité, notamment éruption cutanée, urticaire et angiœdème.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Interactions pharmacodynamiques
Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs : L’association de MAYZENT et de traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs n’a pas été étudiée. L’administration concomitante de ces médicaments est déconseillée en raison du risque d’effets additifs sur le système immunitaire au cours du traitement et dans les semaines suivant l’arrêt de l’administration de l’un ou l’autre de ces médicaments. La prudence s’impose lorsque MAYZENT vient remplacer un agent immunosuppresseur à action prolongée comme l’ocrélizumab, le natalizumab, le tériflunomide et la mitoxantrone (voir la section 7 Mises en garde et précautions, Système immunitaire - Traitement actuel ou antérieur par des immunosuppresseurs ou des immunomodulateurs).
Lors des essais cliniques sur la SP, l’administration d’une corticothérapie intraveineuse de courte durée (maximum 5 jours) était permise pour traiter les poussées, et n’a pas semblé accroître le taux d’infection chez les patients traités par le siponimod lors de l’essai de phase III sur la SPPS. Si l’on prescrit des corticostéroïdes, il faut rappeler au patient qu’il existe un risque accru d’infection en raison des effets additifs de ces agents sur le système immunitaire.
Avant d’amorcer ou de remplacer d’autres traitements de fond ayant des effets immunosuppresseurs ou immunomodulateurs, il convient de prendre en compte la demi-vie et le mode d’action de MAYZENT et de ces agents pour éviter les effets additifs possibles sur le système immunitaire et réduire au minimum le risque de réactivation de la maladie.
En raison des caractéristiques et de la durée de l’effet immunosuppresseur de l’alemtuzumab décrites dans la monographie de produit, il n’est pas recommandé d’amorcer un traitement par MAYZENT après le retrait de l’alemtuzumab, à moins que les bienfaits du traitement par MAYZENT l’emportent nettement sur les risques observés chez le patient.
En général, le traitement par MAYZENT peut être entrepris immédiatement après l’arrêt de l’administration d’interféron bêta ou d’acétate de glatiramère.
Antiarythmiques et autres médicaments allongeant l’intervalle QTc : MAYZENT n’a pas été étudié chez les patients traités par d’autres médicaments qui allongent l’intervalle QTc.
En raison des effets additifs possibles sur l’intervalle QTc (voir les sections 7 Mises en garde et précautions, Appareil cardiovasculaire – Bradyarythmie et retards de la conduction auriculoventriculaire et 10.2 Pharmacodynamie, Fréquence et rythme cardiaques), le traitement par MAYZENT ne devrait généralement pas être amorcé chez des patients qui reçoivent un antiarythmique de classe Ia (p. ex. disopyramide, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol), ou un autre agent allongeant l’intervalle QTc. Lors des essais cliniques portant sur l’emploi de MAYZENT dans la SP, l’emploi d’antiarythmiques des classes Ia ou III était un motif d’exclusion. Si un traitement par MAYZENT est envisagé chez de tels patients, on cherchera à obtenir l’avis d’un cardiologue sur la possibilité de faire passer le patient à un médicament n’ayant pas pour effet d’allonger l’intervalle QTc ou, si une telle éventualité n’est pas envisageable, sur la surveillance appropriée (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires).
Figure ci-dessous une liste non exhaustive des médicaments qui, outre les antiarythmiques des classes Ia et III, ont été associés à un allongement de l’intervalle QTc et/ou à des torsades de pointes. On mentionne la classe chimique/pharmacologique même si seulement certains agents de la classe ont été mis en cause dans de telles manifestations :
Antiarythmiques de classe 1c (p. ex. flécaïnide, propafénone); antipsychotiques (p. ex. chlorpromazine, halopéridol); antidépresseurs (p. ex. fluoxétine, antidépresseurs tricycliques/tétracycliques [p. ex. amitriptyline, imipramine, maprotiline]); opioïdes (p. ex. méthadone); antibiotiques de la classe des macrolides et analogues (p. ex. érythromycine, clarithromycine, tacrolimus); antibiotiques de la classe des quinolones (p. ex. moxifloxacine, ciprofloxacine); antipaludéens (p. ex. quinine, chloroquine); antifongiques azolés (p. ex. kétoconazole); dompéridone; antagonistes des récepteurs 5-HT3 (p. ex. ondansétron); inhibiteurs de kinases (p. ex. sunitinib); inhibiteurs de l’histone-désacétylase (p. ex. vorinostat); agonistes des récepteurs bêta-2 adrénergiques (p. ex. salmétérol).
Consulter les sources d’information les plus récentes pour obtenir une liste exhaustive des médicaments qui allongent l’intervalle QTc.
Médicaments qui ralentissent la fréquence cardiaque : Aux premiers stades du traitement par MAYZENT, la fréquence cardiaque est ralentie. En raison des effets additifs possibles sur la fréquence ou la conduction cardiaque, le traitement par MAYZENT ne doit pas être amorcé chez les patients traités par des bêtabloquants, des antiarythmiques des classes Ia ou III, des inhibiteurs calciques (p. ex. vérapamil et diltiazem) ou d’autres substances pouvant avoir un effet bradycardisant (p. ex. digoxine, inhibiteurs de la cholinestérase, pilocarpine, ivabradine). Si un traitement par MAYZENT est envisagé chez de tels patients, on cherchera à obtenir l’avis d’un cardiologue sur la possibilité de faire passer le patient à un médicament n’ayant pas pour effet de ralentir la fréquence cardiaque ou, si une telle éventualité n’est pas envisageable, sur la surveillance appropriée (qui doit inclure à tout le moins une surveillance durant la nuit) à effectuer en début de traitement (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires).
Bêtabloquants : Des précautions doivent être prises au début de l’administration de MAYZENT chez les patients recevant des bêtabloquants, en raison des effets additifs d’abaissement de la fréquence cardiaque (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires). L’administration du bêtabloquant peut devoir être interrompue temporairement avant l’amorce du traitement par MAYZENT. Un traitement par un bêtabloquant peut être commencé chez les patients recevant des doses stables de MAYZENT (voir la section 7 Mises en garde et précautions, Appareil cardiovasculaire – Recommandations sur l’amorce du traitement chez les patients atteints de certaines maladies cardiovasculaires).
L’effet chronotrope négatif de l’administration concomitante de siponimod (2 mg/jour) et de propranolol (80 mg/jour) a été évalué dans le cadre d’une étude contrôlée par placebo à double insu avec groupes parallèles menée chez des sujets sains (N = 19/groupe), répartis aléatoirement pour recevoir i) le siponimod en dose croissante, jusqu’à concurrence de 2 mg, les jours 1 à 10, suivi de l’association de siponimod à 2 mg et de propranolol à 80 mg les jours 11 à 20; ii) le propranolol à 80 mg/jour les jours 1 à 10, suivi de l’association de propranolol à 80 mg/jour et de siponimod en dose croissante, jusqu’à concurrence de 2 mg, les jours 11 à 20; iii) un placebo des jours 1 à 20; ou iv) le propanolol à 80 mg/jour des jours 1 à 20. Le jour 20, la différence moyenne entre les traitements quant à la réduction maximale de la fréquence cardiaque par rapport au propranolol seul était plus marquée avec l’ajout de siponimod au propranolol (7,28 bpm; IC à 95 % : 3,65-10,91) qu’avec l’ajout de propranolol au siponimod (5,41 bpm; IC à 95 % : 1,78-9,04).
Vaccins :
Vaccins vivants atténués
L’administration de vaccins vivants atténués pourrait poser un risque d’infection et devrait par conséquent être évitée pendant le traitement par MAYZENT et les 4 semaines suivant la fin de celui-ci (voir la section 7 Mises en garde et précautions, Système immunitaire - Vaccination).
Vaccins non vivants atténués
Les effets potentiels du siponimod sur la réponse immunitaire ou l’immunogénicité de certains vaccins non vivants atténués ont été évalués dans le cadre d’une étude utilisant deux vaccins types, le vaccin polysaccharidique 23-valent contre le pneumocoque (ou VPP23, qui suscite une réponse immunitaire humorale indépendante des lymphocytes T) et un vaccin quadrivalent contre la grippe (qui suscite une réponse immunitaire humorale dépendante des lymphocytes T). L’efficacité du VPP23 n’a pas été compromise par l’administration de MAYZENT; aussi, il n’est pas nécessaire d’interrompre le traitement avant l’inoculation de ce vaccin. L’efficacité du vaccin contre la grippe n’a pas été compromise lorsque le traitement par MAYZENT a été interrompu 1 semaine avant et dans les 4 semaines après la vaccination. Lorsque le traitement par MAYZENT a été poursuivi ou interrompu pendant une période plus courte, soit de 10 jours avant la vaccination à 14 jours après cette dernière, le taux de réponse s’est abaissé d’environ 15 à 30 % comparativement au placebo. La décision de suspendre le traitement par MAYZENT en vue de l’administration de ce vaccin ou d’un autre vaccin non vivant atténué doit être fondée sur une évaluation des risques et des bienfaits, au cas par cas (voir la section 7 Mises en garde et précautions, Système immunitaire - Vaccination).
Interactions pharmacocinétiques
Le siponimod (et les métabolites M3, M17) en tant qu’agent d’interaction causal : Des études in vitro ont montré que le siponimod administré à la dose thérapeutique de 2 mg 1 fois par jour et ses principaux métabolites systémiques, M3 et M17, n’entraînent aucun risque d’interaction médicamenteuse cliniquement importante pour toutes les enzymes du cytochrome P450 et tous les transporteurs étudiés.
Effet possible d’autres médicaments sur la pharmacocinétique (PC) du siponimod : Le siponimod est principalement métabolisé par la CYP2C9 (79,3 %) et, dans une moindre mesure, par la CYP3A4 (18,5 %). La CYP2C9 est polymorphe, et le génotype influe sur les contributions fractionnaires des deux voies du métabolisme oxydatif responsables de l’élimination globale. La modélisation pharmacocinétique basée sur la physiologie indique une inhibition et une induction différentielle des voies de la CYP3A4 dépendantes du génotype de la CYP2C9. Compte tenu de la diminution de l’activité métabolique de la CYP2C9 dans les génotypes respectifs, on s’attend que les médicaments agissant sur la CYP3A4 aient un effet plus important sur l’exposition au siponimod.
Administration concomitante de siponimod et d’inhibiteurs de la CYP2C9 et de la CYP3A4 : Vu l’augmentation attendue de l’exposition au siponimod, l’emploi concomitant d’inhibiteurs modérés de la CYP2C9 et modérés ou puissants de la CYP3A4 est déconseillé, qu’il s’agisse d’un inhibiteur modéré de la CYP2C9/CYP3A4 (p. ex. le fluconazole; voir 9.4 Interactions médicament-médicament ci-dessous) ou d’un inhibiteur modéré de la CYP2C9 jumelé à un inhibiteur modéré ou puissant de la CYP3A4. Selon l’évaluation du risque d’interactions médicamenteuses par modélisation pharmacocinétique basée sur la physiologie, on peut s’attendre à ce que l’exposition au siponimod (ASC) soit tout au plus doublée, quel que soit l’inhibiteur de la CYP2C9 ou de la CYP3A4 administré en concomitance, chez l’ensemble des génotypes CYP2C9 sauf le CYP2C9*2*2, où l’on prévoit que l’ASC du siponimod augmente d’environ 2,7 fois.
Administration concomitante de siponimod et d’inducteurs de la CYP2C9 et de la CYP3A4 : Comme on prévoit une réduction significative de l’exposition au siponimod, l’emploi concomitant d’inducteurs modérés de la CYP2C9 et puissants de la CYP3A4 est déconseillé chez tous les patients, qu’il s’agisse d’un agent qui est à la fois un inducteur modéré de la CYP2C9 et un inducteur puissant de la CYP3A4 (p. ex. la rifampine ou la carbamazépine; voir 9.4 Interactions médicament-médicament ci-dessous), ou d’un inducteur modéré de la CYP2C9 jumelé à un inducteur puissant de la CYP3A4. L’emploi concomitant de siponimod et d’un inducteur modéré ou puissant de la CYP3A4 (p. ex. éfavirenz, modafinil) est déconseillé chez les porteurs des génotypes CYP2C9*1*3 ou CYP2C9*2*3.
Les inducteurs puissants de la CYP3A4 et modérés de la CYP2C9 (p. ex. la carbamazépine) et les inducteurs modérés de la CYP3A4 (p. ex. le modafinil) devraient entraîner une réduction significative de l’exposition au siponimod – pouvant aller jusqu’à 76 % et jusqu’à 51 %, respectivement – selon des études cliniques sur les interactions médicamenteuses et l’évaluation de la possibilité d’interaction médicamenteuse par modélisation pharmacocinétique basée sur la physiologie.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 5 – Interactions médicamenteuses établies ou possibles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
| Contraceptifs oraux (éthynylestradiol et lévonorgestrel) | EC | Aucun effet sur l’exposition à l’éthynylestradiol; hausse de la Cmax et de l’ASC du lévonorgestrel à l’état d’équilibre de 28 % et 18 % | On ne s’attend pas que le siponimod ait un effet sur l’efficacité des contraceptifs oraux. | ||
| Rifampine | EC | Réduction de la Cmax et de l’ASC du siponimod de 45 % et de 57 % | L’emploi concomitant de siponimod et d’inducteurs modérés de la CYP2C9 et puissants de la CYP3A4 (p. ex. la rifampine) est déconseillé. | ||
| Fluconazole | EC | Hausse de la Cmax du siponimod de 10 %, ASC du siponimod doublée | L’emploi concomitant de siponimod et d’inhibiteurs modérés de la CYP2C9 et modérés ou puissants de la CYP3A4 (p. ex. le fluconazole) est déconseillé. | ||
EC = essai clinique
9.5 Interactions médicament-aliment
Les aliments n’ont pas d’effet appréciable sur la pharmacocinétique du siponimod.
9.6 Interactions médicament-plante médicinale
L’existence d’interactions entre le siponimod et les herbes médicinales n’a pas été établie.
9.7 Interactions médicament examens de laboratoire
Comme le siponimod réduit le nombre de lymphocytes circulants en les redistribuant dans les organes lymphoïdes secondaires, le nombre de lymphocytes circulant dans le sang périphérique ne peut pas servir à évaluer les sous-populations lymphocytaires chez les patients traités par MAYZENT.
En raison de la réduction du nombre de lymphocytes circulants, il faut prélever une grande quantité de sang pour les épreuves de laboratoire nécessitant l’utilisation de cellules mononucléaires circulantes.
10 Pharmacologie clinique
10.1 Mode d’action
Le siponimod est un modulateur des récepteurs de la sphingosine-1-phosphate (S1P). Il se lie de façon très sélective aux récepteurs S1P1 et S1P5. En se liant aux récepteurs S1P1 à la surface des lymphocytes, le siponimod empêche ces lymphocytes de sortir des ganglions lymphatiques. Ainsi, il réduit le nombre de lymphocytes dans le sang périphérique. On ignore le mode d’action exact du siponimod dans la sclérose en plaques, mais ses effets thérapeutiques pourraient découler du moins grand nombre de lymphocytes qui pénètrent dans le système nerveux central.
10.2 Pharmacodynamie
Système immunitaire
MAYZENT induit une réduction dépendante de la dose du nombre de lymphocytes dans le sang périphérique dans les 6 heures suivant l’administration de la première dose, en raison de la séquestration réversible des lymphocytes dans les tissus lymphoïdes.
Avec la poursuite du traitement quotidien, le nombre de lymphocytes continue de diminuer et, d’après la modélisation pharmacocinétique basée sur la physiologie, atteint à l’état d’équilibre un nombre de lymphocytes médian au nadir (IC à 90 %) d’environ 0,560 (0,271 à 1,08) x 109 cellules/L chez un patient typique non japonais atteint de SPPS porteur du génotype CYP2C9*1*1 ou *1*2 traité à raison de 2 mg/jour, soit 20 à 30 % des valeurs initiales. La diminution du nombre de lymphocytes se maintient lors d’une administration quotidienne prolongée (voir la section 7 Mises en garde et précautions, Système immunitaire – Risque d’infections).
D’après la modélisation pharmacocinétique basée sur la physiologie, le nombre de lymphocytes revient généralement dans les limites de la normale (≥ 1,0 x 10⁹ cellules/L) chez la majorité des patients atteints de SPPS dans les 10 jours suivant l’arrêt du traitement. Après l’arrêt du traitement par MAYZENT, la réduction du nombre de lymphocytes périphériques peut persister jusqu’à 3 à 4 semaines après l’administration de la dernière dose en raison des effets résiduels du médicament (voir la section 7 Mises en garde et précautions, Système immunitaire - Effets sur le système immunitaire après l’arrêt du traitement par MAYZENT).
À la lumière des résultats d’une étude ayant évalué les effets du siponimod sur la réponse immunitaire à certains vaccins, il est recommandé d’interrompre le traitement par MAYZENT 1 semaine avant la vaccination et d’attendre 4 semaines après la vaccination avant de le reprendre. L’analyse de non-infériorité des taux de réponse a démontré que lorsque la période d’interruption du traitement par MAYZENT était inférieure à 24 jours (de 10 jours avant à 14 jours après la vaccination), l’efficacité du vaccin antigrippal était réduite, les taux de réponse étant environ de 15 à 30 % plus faibles qu’avec le placebo.
Fréquence et rythme cardiaques
MAYZENT cause une réduction transitoire de la fréquence cardiaque et de la conduction auriculoventriculaire au début du traitement (voir la section 8.2 Effets indésirables observés au cours des études cliniques, Bradyarythmie). La diminution de la fréquence cardiaque est maximale dans les 6 heures suivant la prise de la première dose. Les réponses autonomes du cœur, y compris la variation diurne de la fréquence cardiaque et la réponse à l’exercice physique, ne sont pas modifiées par le siponimod.
Une diminution passagère dose-dépendante de la fréquence cardiaque a été observée au cours de la phase d’administration initiale de MAYZENT. La diminution de la fréquence cardiaque a atteint un plateau aux doses ≥ 5 mg, et l’incidence des événements bradyarythmiques (blocs AV et pauses sinusales) était plus élevée chez les patients qui recevaient MAYZENT que chez les patients qui recevaient le placebo.
Aucun bloc AV du deuxième degré (bloc de Mobitz de type II) ou de degré supérieur n’a été observé. La plupart des blocs AV et des pauses sinusales sont survenus lorsque la dose dépassait la dose thérapeutique de 2 mg, et leur incidence était nettement plus élevée en l’absence d’ajustement de la dose qu’en présence d’un ajustement de la dose.
La diminution de la fréquence cardiaque provoquée par MAYZENT est réversible avec l’atropine ou l’isoprénaline.
On a effectué une étude comparative avec agent actif et placebo, à double insu avec répartition aléatoire et groupes parallèles, afin d’évaluer les tracés ECG obtenus chez des adultes en bonne santé (92-95/groupe dans l’analyse de pharmacodynamie) après l’administration de doses multiples. La dose de siponimod a été augmentée graduellement au cours des jours 1 à 5, jusqu’à la dose thérapeutique de 2 mg/jour (jour 6 à 10), puis de nouveau au cours des jours 11 à 13, jusqu’à la dose suprathérapeutique de 10 mg/jour (jours 14 à 18). Le siponimod a augmenté la moyenne de l’intervalle QTcF (ΔΔQTcF) corrigée selon le placebo et les valeurs initiales; l’effet moyen maximal a été de 7,8 ms (IC à 90 % : 5,8-9,9) le 10e jour (dose de 2 mg) et de 7,2 ms (IC à 90 % : 4,7-9,7) le 18e jour (dose de 10 mg), 3 h après l’administration de la dose dans les deux cas. L’analyse catégorique n’a révélé aucune valeur QTc s’étant élevée au-delà de 480 ms pendant le traitement, aucune augmentation de l’intervalle QTc de plus de 60 ms par rapport à la valeur initiale, ni aucune valeur QT/QTc corrigée ou non corrigée supérieure à 500 ms chez ces sujets en bonne santé.
Le 10e jour du traitement à la dose de 2 mg, le siponimod a été associé à une réduction de la fréquence cardiaque. L’IC à 90 % excluait la valeur nulle à tous les points de mesure, de 0,5 à 24 heures, la variation moyenne par rapport au départ s’inscrivant approximativement entre -2 et -4 bpm au cours des 4 premières heures suivant la dose. Le 18e jour du traitement à la dose de 10 mg, on n’observait pas d’effet soutenu sur la fréquence cardiaque.
Fonction respiratoire
Le traitement par MAYZENT au moyen de doses uniques ou de doses multiples administrées pendant 28 jours a eu des effets légers à modérés sur la fonction respiratoire, comme en font foi les augmentations de la résistance des voies respiratoires mesurée au moyen du volume expiratoire maximal par seconde (VEMS) et du débit expiratoire maximal (DEM) au cours de l’expiration de 25 à 75 % de la capacité vitale forcée (DEM25-75%). Chez des sujets sains recevant MAYZENT à des doses de 0,3 à 20 mg ou un placebo pendant 28 jours, les différences moyennes appariées pour l’heure observées sous siponimod par rapport au placebo étaient statistiquement significatives à la plupart des points de mesure, allant de -0,45 à -0,09 L (réduction de 12,2 % à 2,4 %) pour le VEMS et de -0,70 à +0,10 L/sec (réduction de 17,5 % à augmentation de 2,5 %) pour le DEM25-75. Les réductions moyennes n’étaient pas liées à la dose ou au moment de la journée, ni à aucun signe clinique d’augmentation de la résistance des voies respiratoires (p. ex. dyspnée, bronchoconstriction).
Les évaluations réalisées lors de l’essai de phase III chez des patients atteints de SPPS ont révélé que le traitement par MAYZENT est associé à de légères réductions du volume expiratoire maximal par seconde (VEMS) et de la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO; voir les sections 7 Mises en garde et précautions, Appareil respiratoire et 8.2 Effets indésirables observés au cours des études cliniques, Effets sur l’appareil respiratoire).
10.3 Pharmacocinétique
Tableau 6 – Résumé des paramètres pharmacocinétiques du siponimod chez des sujets sains et des patients atteints de sclérose en plaques
| Cmax, éé | ASCtau, éé | Tmax, éé | t½ (h)3 | CL/F | Vd | |||||||||||||||
| (ng/mL) | (h*ng/mL) | (h)2 | (L/h)4 | (L)5 | ||||||||||||||||
| Moyenne (doses multiples)1 | 30,4 | 558 | 4 | 22-36 | 3,11-3,15 | 124 | ||||||||||||||
1 Moyenne géométrique; 2 Médiane; 3 Demi-vie efficace selon l’accumulation de médicament à l’état d’équilibre (0,3-20 mg par jour); 4 Estimée dans les analyses PC de population; 5 Après une dose unique administrée par voie i.v.
Absorption :
Le temps (Tmax) pour atteindre les concentrations plasmatiques maximales (Cmax) après de multiples administrations de siponimod par voie orale était d’environ 4 heures (extrêmes : 2 et 12 heures). L’absorption du siponimod est importante (≥ 70 %, selon la quantité de substance radioactive excrétée dans l’urine et la quantité de métabolites excrétés dans les fèces extrapolées à l’infini). La biodisponibilité absolue du siponimod est d’environ 84 %. Après l’administration de 2 mg de siponimod 1 fois par jour pendant 10 jours, la Cmax moyenne était de 30,4 ng/mL et l’ASCtau moyenne était de 558 h*ng/mL au 10e jour. L’état d’équilibre a été atteint après de multiples administrations uniquotidiennes de siponimod pendant environ 6 jours.
Effet des aliments :
L’administration de siponimod avec un repas riche en calories et en gras a entraîné un retard de l’absorption du médicament pouvant atteindre 2 heures, mais n’a pas eu d’effet sur l’exposition systémique (Cmax et ASC) au siponimod. Par conséquent, MAYZENT peut être pris avec ou sans nourriture (voir la section 4.4 Administration).
Distribution :
Le volume de distribution moyen du siponimod dans les tissus de l’organisme est de 124 L, ce qui correspond à un volume de distribution modéré. La fraction de siponimod trouvée dans le plasma est de 68 % chez l’humain. Les études réalisées chez l’animal montrent que le siponimod traverse facilement la barrière hématoencéphalique. Le taux de fixation aux protéines du siponimod est > 99,9 % chez les sujets sains ainsi que chez les patients atteints d’une insuffisance hépatique ou rénale.
Métabolisme :
Le siponimod est largement métabolisé, principalement par la CYP2C9 (79,3 %), et dans une moindre mesure par la CYP3A4 (18,5 %).
L’activité pharmacologique des principaux métabolites, M3 et M17, ne devrait pas contribuer à l’effet clinique ni à l’innocuité du siponimod chez l’humain.
Élimination :
Une clairance systémique apparente (CL/F) de 3,11 L/h a été estimée chez les patients atteints de SP (voir Populations et états pathologiques particuliers, Polymorphisme génétique, ci-dessous). La demi-vie d’élimination apparente est d’environ 30 heures.
Le siponimod est éliminé de la circulation générale principalement par biotransformation et excrétion biliaire/fécale ultérieure. On n’a pas décelé de siponimod sous forme inchangée dans l’urine.
Linéarité :
La concentration de siponimod semble augmenter d’une manière proportionnelle à la dose après l’administration uniquotidienne de multiples doses de siponimod de 0,3 mg à 20 mg.
Les concentrations plasmatiques à l’état d’équilibre sont atteintes après environ 6 jours d’administration du médicament 1 fois par jour et sont environ de 2 à 3 fois supérieures à la concentration atteinte après la première dose. Un schéma d’augmentation de la dose est appliqué pour que la dose thérapeutique clinique de siponimod (2 mg) soit atteinte après 6 jours, et 4 jours de traitement supplémentaires sont nécessaires pour que les concentrations plasmatiques atteignent l’état d’équilibre.
Populations et états pathologiques particuliers
- Enfants et adolescents : L’emploi du siponimod n’a pas été étudié chez l’enfant.
- Personnes âgées : Selon les résultats d’études de pharmacocinétique de population, il ne serait pas nécessaire d’ajuster la dose chez les patients âgés. Cependant, l’innocuité et l’efficacité de MAYZENT n’ont pas été étudiées chez les patients âgés de 65 ans et plus.
- Sexe : Le sexe n’a aucune influence sur la pharmacocinétique du siponimod.
Polymorphisme génétique : Le génotype CYP2C9 a un effet significatif sur la biotransformation du siponimod. Les sujets porteurs des génotypes CYP2C9*1*1 et CYP2C9*1*2 sont des métaboliseurs rapides; les porteurs des génotypes CYP2C9*1*3 et CYP2C9*2*2 sont des métaboliseurs intermédiaires; et les porteurs des génotypes CYP2C9*2*3 et CYP2C9*3*3 sont des métaboliseurs lents. Environ 0,3 à 0,4 % des personnes de race blanche (proportion moindre dans d’autres groupes ethniques) sont homozygotes pour le génotype CYP2C9*3 (génotype CYP2C9*3*). L’utilisation de MAYZENT est contre-indiquée chez les patients homozygotes pour le génotype CYP2C9*3 (voir la section 2 Contre-indications). L’utilisation de MAYZENT chez ces patients entraîne une élévation substantielle des concentrations plasmatiques de siponimod. La dose d’entretien recommandée de MAYZENT est de 1 mg par jour chez les patients porteurs d’un génotype CYP2C9*2*3 ou *1*3, afin d’éviter une augmentation de l’exposition au siponimod (voir la section 4.2 Posologie recommandée et ajustement posologique).
D’autres génotypes CYP2C9, moins fréquents, ont été recensés. Les paramètres pharmacocinétiques du siponimod n’ont pas été évalués chez les porteurs de ces génotypes. Certains, comme les *5, *6, *8 et *11, sont associés à une diminution ou une perte des fonctions enzymatiques. Il a été estimé que la fréquence combinée des allèles *5, *6, *8 et *11 du CYP2C9 s’élève à environ 10 % dans les populations d’origine africaine, 2 % chez les Latino-Américains ou les personnes d’origine hispanique et < 0,4 % chez les Blancs et les Asiatiques.
Après l’administration d’une dose unique de 0,25 mg de siponimod, l’ASCinf et l’ASCdernière étaient environ 2 et 4 fois plus élevées chez les porteurs des génotypes CYP2C9 *2*3 et CYP2C9 *3*3, respectivement, alors qu’il n’y avait qu’une légère augmentation de la Cmax, de 21 % et de 16 %, respectivement, par rapport aux métaboliseurs rapides (CYP2C9 *1*1). La demi-vie moyenne était prolongée chez les porteurs des génotypes CYP2C9*2*3 et CYP2C9*3*3 (51 et 126 h).
Une clairance systémique apparente (CL/F) de 3,11 L/h a été estimée chez les patients atteints de SPPS qui étaient porteurs des génotypes CYP2C9*1*1 et CYP2C9*1*2 (métaboliseurs rapides) après de multiples administrations de siponimod par voie orale. Étant donné que la clairance apparente estimée chez les sujets porteurs du génotype CYP2C9*1*2 était comparable à celle des sujets porteurs du génotype CYP2C9*1*1, l’exposition au siponimod devrait être similaire pour les deux génotypes. Le Tableau 7 compare les effets observés chez les porteurs du génotype CYP2C9*1*1 en regard d’autres génotypes sur la CL/F du siponimod et l’exposition générale au médicament.
Tableau 7 – Effet du génotype CYP2C9 sur la CL/F du siponimod et l’exposition générale au médicament
| Génotype CYP2C9 | CL/F estimée (L/h) | CL/F chez les CYP2C9*1*1 (%) | Augmentation de | ||
| l’exposition vs | |||||
| CYP2C9*1*1 (%) | |||||
| Métaboliseurs rapides | |||||
| CYP2C9*1*1 | 3,1-3,3 | 100 | - | ||
| CYP2C9*1*2 | 3,1-3,3 | 99-100 | - | ||
| Métaboliseurs intermédiaires | |||||
| CYP2C9*2*2 | 2,5-2,6 | 80 | 25 | ||
| CYP2C9*1*3 | 1,9-2,1 | 62-65 | 61 | ||
| Métaboliseurs lents | |||||
| CYP2C9*2*3 | 1,6-1,8 | 52-55 | 91 | ||
| CYP2C9*3*3 | 0,9 | 26 | 284 | ||
Vu l’exposition accrue au siponimod chez les porteurs des génotypes CYP2C9*1*3, CYP2C9*2*3 et CYP2C9*3*3, il faut déterminer le génotype du patient pour l’isoenzyme CYP2C9 et ainsi établir à quelle catégorie de métaboliseur le patient appartient avant d’amorcer le traitement (voir la section 4.1 Considérations posologiques). Le siponimod est contre-indiqué chez les patients porteurs du génotype CYP2C9*3*3, et doit être administré à dose réduite chez les porteurs des génotypes CYP2C9*1*3 et CYP2C9*2*3 (voir les sections 4.2 Posologie recommandée et ajustement posologique et 2 Contre-indications).
- Origine ethnique : Les paramètres pharmacocinétiques de la dose unique n’étaient pas différents entre les sujets en bonne santé japonais et blancs, ce qui indique que la pharmacocinétique du siponimod n’est pas influencée par l’origine ethnique.
Insuffisance hépatique : D’après une étude comparant l’administration d’une dose unique de siponimod à 0,25 mg à des sujets atteints d’insuffisance hépatique légère, modérée et grave (n = 8 dans chaque groupe) et à des témoins en bonne santé (n = 16), il n’est pas nécessaire d’ajuster la dose de siponimod chez les patients qui présentent une insuffisance hépatique, quel qu’en soit le grade. La Cmax moyenne totale du siponimod a augmenté de 16 % dans le groupe atteint d’insuffisance légère, et baissé d’environ 13 à 16 % dans les groupes atteints d’insuffisance modérée ou grave. L’ASC moyenne totale a augmenté de 5 % et de 15 % en présence d’insuffisance légère et grave, respectivement, tandis qu’elle a baissé d’environ 13 % en présence d’insuffisance modérée. La demi-vie moyenne du siponimod était comparable chez les insuffisants hépatiques et les sujets sains.
La Cmax et l’ASC du siponimod libre étaient comparables chez les patients atteints d’insuffisance hépatique légère et les sujets sains, et plus élevées de 15 à 17 % et de 50 % chez les patients atteints d’insuffisance hépatique modérée et d’insuffisance hépatique grave, respectivement, que chez les sujets sains.
L’exposition au métabolite principal M3 a augmenté significativement chez les sujets atteints d’insuffisance hépatique par rapport aux sujets sains. La Cmax a augmenté de 67 %, de 81 % et de 194 % dans les groupes d’insuffisance légère, modérée et grave, respectivement. Quant à l’ASC du métabolite M3, elle a augmenté respectivement de 95 %, de 159 % et de 455 % dans ces groupes. L’augmentation de l’exposition générale au métabolite M3 ne s’accompagne pas d’une modification notable de l’exposition à la molécule mère. On peut donc croire que l’élimination du métabolite M3, et non sa formation, est altérée par l’insuffisance hépatique. On ignore la pertinence clinique de cette hausse d’exposition au métabolite M3 lors de l’administration prolongée de la dose d’entretien recommandée chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : D’après une étude comparant l’administration d’une dose unique de siponimod à 0,25 mg à des sujets atteints d’insuffisance rénale grave (n = 8) et à des témoins en bonne santé (n = 8), il n’est pas nécessaire d’ajuster la dose de siponimod chez les patients qui présentent une insuffisance rénale légère, modérée ou grave. La demi-vie et la Cmax moyennes du siponimod (total et libre) étaient similaires chez les sujets présentant une insuffisance rénale grave et les sujets sains. Les ASC du siponimod total et libre n’ont que légèrement augmenté (de 23 à 33 %) par rapport à ce qui était observé chez les sujets sains.
Les effets de l’insuffisance rénale terminale ou de l’hémodialyse sur la pharmacocinétique du siponimod n’ont pas été étudiés. En raison de la forte liaison aux protéines plasmatiques (> 99,9 %) du siponimod, l’hémodialyse ne devrait pas modifier la concentration du siponimod total ou libre, et aucun ajustement de la dose ne devrait donc être nécessaire.
11 Conservation, stabilité et mise au rebut
Conservez au réfrigérateur (entre 2 et 8 °C).
Gardez ce produit dans son emballage d’origine.
Une fois remis au patient, le produit peut être conservé à la température ambiante (à moins de 25 °C) durant une période ne dépassant pas 3 mois.
MAYZENT doit être tenu hors de la portée et de la vue des enfants.
Tout produit inutilisé ou rebut doit être jeté selon les exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : siponimod (sous forme de cocristal 2:1 de siponimod et d’acide fumarique)
Nom chimique : 1-[[4-[(1E)-1-[[[4-cyclohexyl-3(trifluorométhyl)phényl]méthoxy]imino]éthyl]-2-éthylphényl]méthyl]-3-acide azétidinecarboxylique (2E)-2-butènedioate (2:1)
Formule moléculaire et masse moléculaire : C4H4O4•2C29H35F3N2O3
1149,29
Formule développée :
Propriétés physicochimiques : Poudre blanche ou presque blanche
Solubilité : insoluble dans l’eau
pH : Le pH de la suspension à 0,1 % dans l’eau est de 3,47.
14 Études cliniques
14.1 Études cliniques par indication
Sclérose en plaques progressive secondaire
L’efficacité de MAYZENT a été démontrée dans une étude de phase III ayant porté sur l’administration de doses uniques de MAYZENT à 2 mg 1 fois par jour à des patients atteints de SPPS.
Tableau 8 – Résumé des données démographiques des patients dans les études cliniques sur la SPPS 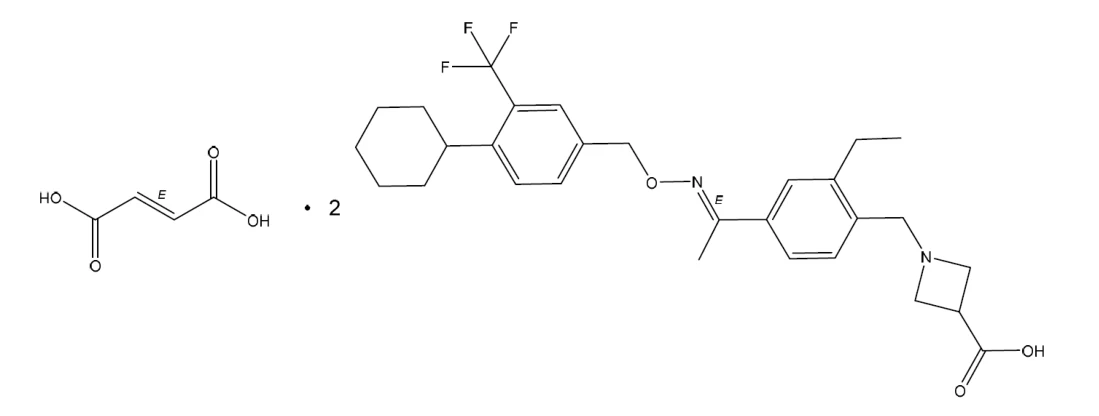
| Nº de l’étude | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée |
Étude A2304 (EXPAND) | Essai multicentrique à double insu, contrôlé par placebo avec répartition aléatoire et groupes parallèles | MAYZENT à 2 mg ou placebo, 1 fois par jour (voie orale) Durée : variable, de < 1 mois à 37 mois | MAYZENT à 2 mg : n = 1105 Placebo : n = 546 | 48,0 ans (21-61 ans) | Hommes : 39,9 % Femmes : 60,1 % |
L’étude A2304 est une étude contrôlée par placebo, de phase III, à double insu, avec répartition aléatoire et fondée sur le nombre d’événements et la durée de suivi, menée auprès de patients atteints de SPPS. Autrement dit, après une phase d’abord récurrente-rémittente, les sujets présentaient des signes confirmés de progression de l’incapacité depuis au moins 6 mois, en l’absence de poussée ou indépendamment des poussées. En outre, ils présentaient des signes confirmés de progression de l’incapacité au cours des deux années qui précédaient l’admission à l’étude, et n’avaient présenté aucun signe de poussée dans les trois mois qui précédaient l’admission à l’étude. Leur score EDSS (Expanded Disability Status Scale) était de 3,0 à 6,5 au début de l’étude.
Les patients ont été répartis de manière aléatoire selon un rapport de 2:1, puis ils ont reçu soit MAYZENT à 2 mg 1 fois par jour, soit un placebo. La dose a été ajustée sur 6 jours (voir la section 4.2 Posologie recommandée et ajustement posologique). Des examens ont été effectués lors de la visite de sélection, puis tous les 3 mois, ainsi qu’au moment où une poussée était constatée. Des examens d’imagerie par résonance magnétique (IRM) ont été effectués lors de la visite de sélection, puis tous les 12 mois.
Le paramètre principal de l’étude était le temps écoulé avant une progression de l’incapacité confirmée sur une période de 3 mois, définie par une augmentation d’au moins 1 point sur l’échelle EDSS, par rapport au score initial (augmentation de 0,5 point chez les patients dont le score initial sur l’échelle EDSS était de 5,5 ou plus), en l’absence de poussées, maintenue pendant 3 mois. Les paramètres secondaires clés étaient le temps écoulé avant la diminution confirmée sur 3 mois d’au moins 20 % de la vitesse de marche chronométrée (T25FW) et la variation du volume des lésions en T2 par rapport au départ. Le paramètre principal et les deux paramètres secondaires clés ont été analysés selon une séquence hiérarchique prédéterminée. D’autres paramètres secondaires, dont le temps écoulé avant une progression de l’incapacité confirmée sur une période de 6 mois, le pourcentage de variation du volume du cerveau et les mesures de l’activité de la maladie inflammatoire (taux de poussées annualisé, lésions visibles à l’IRM), ont été analysés sans correction pour la multiplicité ni séquence d’analyse hiérarchique.
La durée de l’étude était variable selon les patients (la durée médiane de l’étude était de 21 mois, et les extrêmes étaient de 1 et 37 mois).
Dans le cadre de l’étude, 1651 patients ont fait l’objet d’une répartition aléatoire, puis ils ont reçu soit MAYZENT à 2 mg (N = 1105), soit un placebo (N = 546); 82 % des patients traités par MAYZENT et 78 % des patients ayant reçu le placebo ont terminé l’étude. L’âge moyen (médian) était de 48,0 (49,0) ans, 95 % des patients étaient de race blanche, et 60 % étaient des femmes. La durée médiane de la maladie était de 16,0 ans et le score EDSS médian était de 6,0 au départ (56 % des patients affichaient un score EDSS initial ≥ 6,0). Environ 36 % des patients avaient fait au moins 1 rechute au cours des 2 années précédant leur admission à l’étude, et 22 % présentaient des lésions rehaussées par le gadolinium (Gd) lors de leur examen d’IRM initial; 78 % des patients avaient déjà été traités pour leur SP. Dans le sous-groupe de patients (N = 516 sous siponimod; N = 263 sous placebo) atteints de maladie active (au moins 1 rechute au cours des 2 années précédant l’admission à l’étude et/ou présence de lésions rehaussées par le Gd en T1 au départ), les caractéristiques initiales (dont le score EDSS médian de 6,0) étaient semblables à celles de la population globale.
Tableau 9 – Résultats de l’étude A2304 sur la sclérose en plaques progressive secondaire
| Paramètre d’efficacité | Méthode statistique | Estimation | Valeur de p | ||
| (IC à 95 %) | |||||
Paramètre principal Temps écoulé avant la progression de l’incapacité confirmée sur une période de 3 mois | Rapport des risques instantanés (1) | 0,79 (0,65, 0,95) | 0,0134 | ||
Paramètres secondaires clés Temps écoulé avant la diminution confirmée sur 3 mois d’au moins 20 % de la T25FW par rapport au départ Changement du volume des lésions en T2 par rapport au départ (mm3) | Rapport des risques instantanés (1) Différence entre les traitements (2) | 0,94 (0,80, 1,10) -695 (-877, -513) | 0,4398 < 0,0001* | ||
Toutes les analyses reposent sur l’ensemble d’analyse intégral, qui comprend tous les sujets ayant fait l’objet de la répartition aléatoire qui ont pris au moins une dose du médicament à l’étude; les valeurs de p sont bilatérales. Les résultats sont présentés selon l’ordre d’analyse statistique hiérarchique prévu au protocole. (1) Rapport des risques instantanés (siponimod/placebo); modèle de risques proportionnels de Cox (2) Différence entre les traitements = moyenne des variations observées au 12e et au 24e mois; modèle à mesures répétées * Valeur de p nominale, vu la valeur ≥ 0,05 obtenue pour le temps écoulé avant la diminution confirmée sur 3 mois d’au moins 20 % de la T25FW par rapport au départ lors de l’analyse hiérarchique | |||||
Figure 1 – Patients présentant une progression de l’incapacité confirmée sur une période de 3 mois d’après les courbes de Kaplan-Meier pour l’EDSS (ensemble d’analyse intégral)
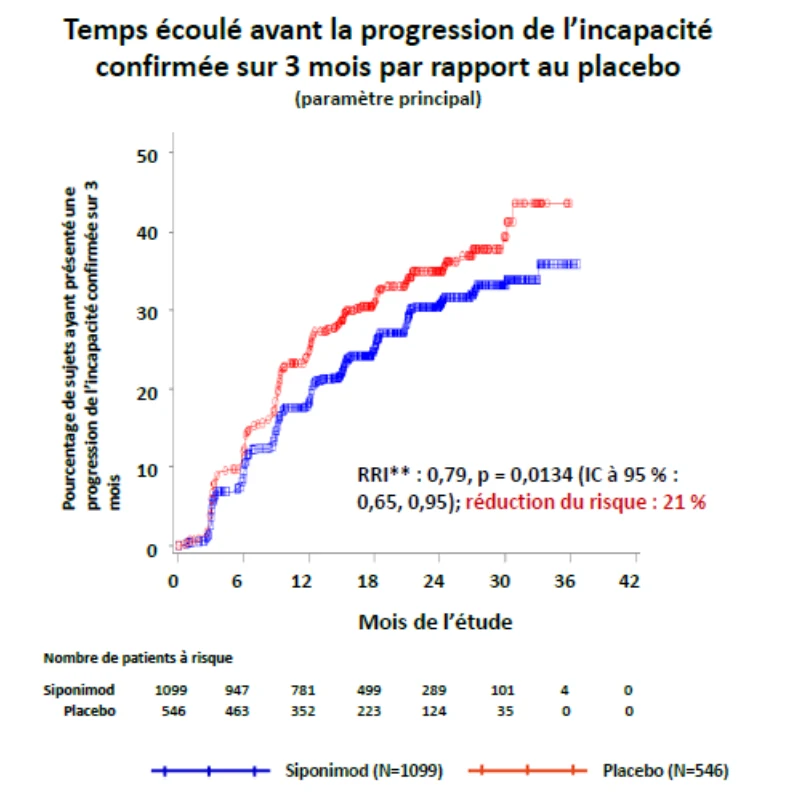
Figure 2 – Temps écoulé avant la progression de l’incapacité confirmée sur 3 mois, par sous-groupe
* Les RRI et les IC à 95 % sont des estimés fondés sur des modèles représentant l’éventail des âges et des scores EDSS initiaux.
Le temps écoulé avant la progression de l’incapacité confirmée sur une période de 3 mois (paramètre principal) a été significativement plus long avec MAYZENT comparativement au placebo. Le risque de progression de l’incapacité confirmée sur 3 mois était réduit de 21 % par rapport à ce qui était observé dans le groupe placebo (risque relatif instantané [RRI] de 0,79, p = 0,0134); 26 % des patients traités par MAYZENT et 32 % des patients sous placebo ont affiché une progression de l’incapacité confirmée sur une période de 3 mois (Tableau 9 et Figure 1). Dans le sous-groupe traité par MAYZENT qui affichait des signes et des symptômes de maladie active (au moins 1 rechute au cours des 2 années précédant l’admission à l’étude et/ou présence de lésions rehaussées par le Gd en T1 au départ), le temps écoulé avant la progression de l’incapacité confirmée sur une période de 3 mois a été significativement plus long, la réduction du risque se chiffrant à 31 % par rapport au placebo (RRI de 0,69, p = 0,0094). Chez les patients qui ne présentaient pas de signes ni de symptômes d’activité de la maladie (aucune rechute au cours des 2 années précédant l’admission à l’étude ou absence de lésions rehaussées par le Gd en T1 au départ), MAYZENT n’a pas significativement allongé le temps écoulé avant la progression de l’incapacité confirmée sur une période de 3 mois. La Figure 2 montre la réduction du risque associée au temps écoulé avant la progression de l’incapacité confirmée sur une période de 3 mois dans les sous-groupes de patients ayant subi ou non des rechutes au cours des 2 années précédant l’admission à l’étude et présentant ou non des lésions rehaussées par le Gd en T1 au départ, ainsi que dans des sous-groupes définis selon d’autres caractéristiques initiales.
MAYZENT n’a pas significativement retardé le temps écoulé avant la diminution confirmée sur 3 mois d’au moins 20 % de la T25FW (paramètre secondaire clé) comparativement au placebo (RRI de 0,94, 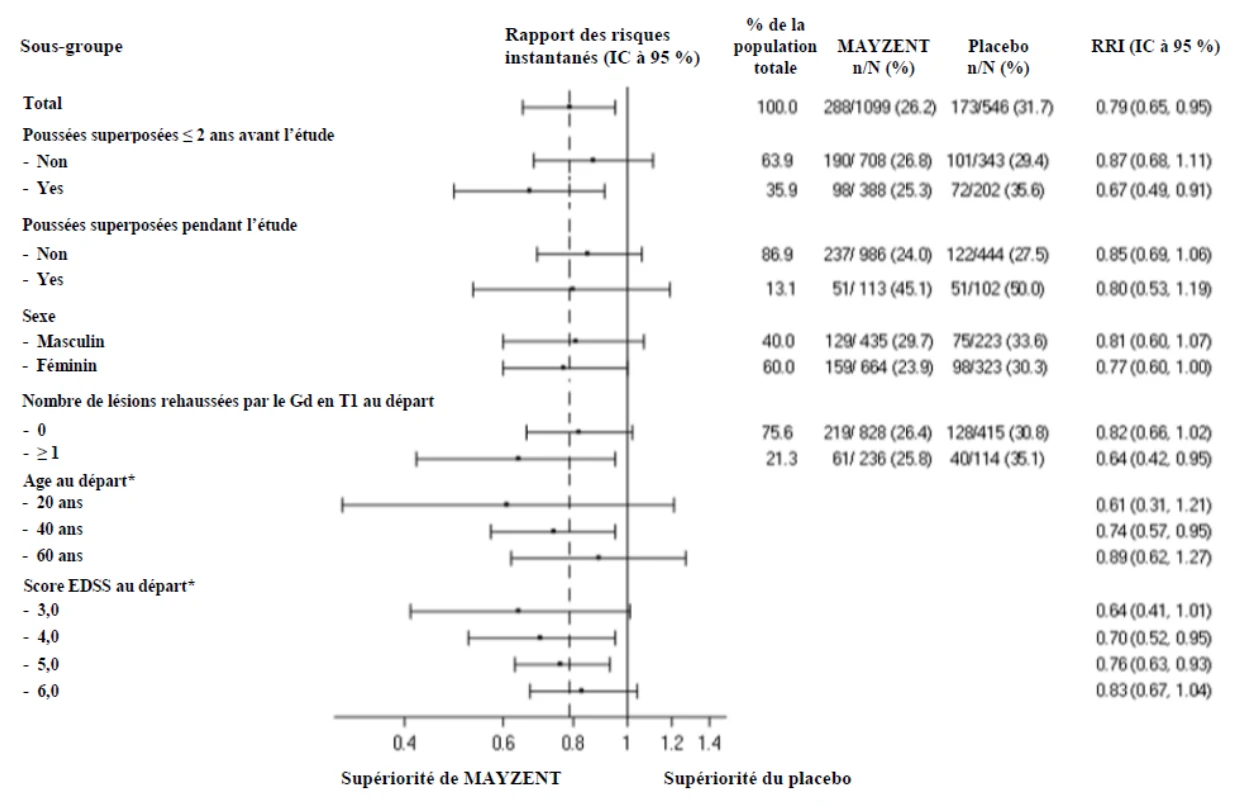 p = 0,4398). La variation du volume des lésions en T2 par rapport au départ a été significativement moindre sous MAYZENT que sous placebo (valeur nominale de p < 0,0001; Tableau 9).
On a évalué des paramètres secondaires additionnels, dont le temps écoulé avant la progression de l’incapacité confirmée sur 6 mois, le taux annualisé des poussées, le pourcentage de variation du volume du cerveau et le nombre de nouvelles lésions ou de lésions élargies pondérées en T2. MAYZENT a réduit le risque de progression de l’incapacité confirmée sur 6 mois de 26 % par rapport au placebo (RRI : 0,74; IC à 95 % : 0,60-0,92; valeur de p nominale = 0,0058). Le taux annualisé de poussées (poussées confirmées) a été réduit de 55 % sous MAYZENT comparativement au placebo (rapport de 0,45; IC à 95 % : 0,337-0,587; valeur de p nominale < 0,0001). La différence de pourcentage de variation du volume du cerveau (moyenne des 12e et 24e mois) comparativement au placebo était de 0,15 (IC à 95 % : 0,07-0,23; valeur de p nominale = 0,0002). Le taux de réduction relative du nombre moyen de nouvelles lésions ou de lésions élargies pondérées en T2 comparativement au placebo (selon l’ensemble des clichés d’imagerie disponibles) était de 81 % (rapport des taux de 0,19; IC à 95 % : 0,15-0,24; valeur de p nominale < 0,0001).
Dans le sous-groupe de patients dont la maladie était active, le siponimod a significativement retardé le temps écoulé avant la progression de l’incapacité confirmée sur 6 mois – de 37 % – par rapport au placebo (RRI de 0,63; IC à 95 % : 0,47-0,86). Les résultats obtenus dans ce sous-groupe relativement aux autres paramètres secondaires rejoignaient ceux observés dans la population globale.
16 Toxicologie non clinique
Le siponimod a été évalué dans des études de pharmacologie de l’innocuité et des études de toxicité portant sur l’administration de doses répétées chez la souris, le rat et le macaque de Buffon, dans des études évaluant la génotoxicité, la cancérogénicité, la toxicité pour la reproduction et le développement, la tolérabilité locale, le potentiel photoréactif, l’immunotoxicité et le risque de dépendance et d’emploi abusif, ainsi que dans une évaluation visant à qualifier les impuretés. Aucun risque particulier pour l’humain ne ressort des données précliniques recueillies dans le cadre d’études classiques portant sur la génotoxicité. Les effets indésirables survenus dans les études de base à doses répétées ont été observés chez des animaux dont l’exposition était environ 100 fois supérieure aux expositions cliniques. La seule préoccupation qui ressort des données non cliniques sur l’innocuité concerne le développement embryofœtal (voir la section Toxicologie pour la reproduction et le développement, ci-dessous).
Pharmacologie de l’innocuité et toxicité de doses répétées : Les études de pharmacologie de l’innocuité dans l’appareil respiratoire et le SNC chez le rat n’ont révélé que des effets mineurs sur la fonction respiratoire et aucun effet neuropharmacologique indésirable. L’évaluation de la pharmacologie de l’innocuité cardiovasculaire chez le rat, le cobaye et le singe a révélé une réduction passagère de la fréquence cardiaque.
Des études sur la toxicité de doses uniques et répétées administrées par voie orale ont été réalisées chez la souris (pendant une période pouvant atteindre 13 semaines), le rat (pendant une période pouvant atteindre 26 semaines) et le singe (pendant une période pouvant atteindre 52 semaines). Des diminutions du nombre de lymphocytes total liées au siponimod ont été mises en évidence à toutes les doses dans les études de toxicité portant sur l’administration de doses répétées, et ce, chez toutes les espèces. Les effets étaient réversibles ou partiellement réversibles, et conformes au mode d’action pharmacologique du siponimod. Les effets toxiques limitant la dose chez les diverses espèces animales étaient la néphrotoxicité chez la souris, le sous-développement du poids corporel chez le rat et les effets indésirables sur le système nerveux central (baisse de l’activité, tremblements) et l’appareil digestif (sévère diarrhée aqueuse) chez le singe. Selon les observations histopathologiques, les principaux organes cibles de la toxicité chez les rongeurs comprenaient les poumons, le foie, la thyroïde, les reins, l’utérus ou le vagin et, comme prévu, les organes lymphoïdes. Chez le singe, les effets toxiques touchaient surtout le tube digestif, les muscles, la moelle osseuse, la peau et les organes lymphoïdes. Des anomalies ont été décelées dans les poumons (inflammation, fibrose et macrophages alvéolaires) de souris, de rats et de singes, quoique rarement.
Les doses sans effet nocif observé (DSENO) ont été établies à 50 et à 15 mg/kg/jour chez les rats mâles et femelles, respectivement, et à 10 mg/kg/jour chez les singes des deux sexes. L’exposition fondée sur l’ASC correspondait à des multiples de 190 à 342 chez le rat et de 171 à 222 chez le singe (pour des effets systémiques) par rapport à l’exposition chez l’humain à la dose d’entretien de 2 mg/jour.
Le siponimod n’a pas d’effet phototoxique et n’est pas associé à un risque d’emploi abusif ou de dépendance.
Génotoxicité : Les tests de génotoxicité in vitro (mutation bactérienne, test du micronoyau et test d’aberration chromosomique avec des lymphocytes humains) et une étude in vivo sur le micronoyau chez le rat n’ont pas révélé d’effet génotoxique du siponimod.
Cancérogénicité : Dans une étude de cancérogénicité chez la souris, une incidence accrue d’hémangiosarcomes et d’hémangiomes a été observée à toutes les doses, chez les animaux des deux sexes. Comme on peut s’y attendre compte tenu de son effet immunomodulateur, le siponimod a entraîné une incidence accrue de lymphome malin chez la souris; la pertinence de cette information chez l’humain est inconnue.
Dans une étude de cancérogénicité chez le rat, les modifications néoplasiques liées au siponimod (adénome/carcinome dérivé des cellules folliculaires) dans la glande thyroïde chez les mâles seulement et les modifications prolifératives non néoplasiques dans la glande thyroïde (mâles seulement) et le foie (animaux des deux sexes) observées sont considérées comme étant attribuables à un effet bien connu spécifique aux rongeurs (« axe foie-thyroïde ») et ayant une pertinence limitée chez l’humain. On a observé une faible fréquence d’hémangiosarcomes utérins chez les femelles exposées au siponimod. Parmi les autres altérations non néoplasiques de l’utérus observées uniquement chez les femelles traitées (à diverses fréquences), mentionnons l’hyperplasie vasculaire, les hémorragies, la dilatation, les ulcérations et l’inflammation. Chez les mâles exposés au siponimod, on a observé une fréquence accrue de dégénérescence des tubules séminifères par rapport aux animaux témoins (à toutes les doses testées). On a noté des cas de fibrose pleurale chez les animaux des deux sexes exposés au siponimod. Comparativement aux animaux témoins, les rats mâles et femelles exposés au siponimod (toutes doses) ont présenté beaucoup plus d’effets indésirables oculaires, jugés secondaires à l’inflammation chronique de la cornée. Dans le cerveau des mâles et des femelles traités, on a constaté une inflammation vasculaire liée au médicament (toutes doses), qui coïncidait avec une forte fréquence de minéralisation du cerveau. Ces observations ont été faites à des doses environ 47 à 437 (mâles) et 15 à 146 (femelles) fois la dose d’entretien chez l’humain (2 mg/jour), d’après la surface corporelle.
Toxicologie pour la reproduction et le développement :
Fertilité
Dans les études de fertilité réalisées chez des rats mâles et femelles, les animaux ont reçu des doses orales de siponimod allant jusqu’à 200 mg/kg/jour et 1 mg/kg/jour, respectivement, avant l’accouplement et jusqu’à 2 semaines après l’accouplement chez le mâle, et jusqu’au 6e jour de gestation chez les femelles.
Il n’y a eu aucun effet sur l’accouplement ou les paramètres relatifs au sperme chez le rat mâle, ni sur l’accouplement chez la rate. Vu les limites des études, les effets du siponimod (administré aux mâles ou aux femelles) sur la fréquence des pertes avant l’implantation demeurent incertains. Par conséquent, on ne peut tirer de conclusions quant à l’effet du siponimod sur la fertilité des mâles et des femelles.
Développement
Dans le cadre des études sur le développement embryofœtal qui ont été menées chez le rat et le lapin, des rates et des lapines gravides ont reçu respectivement, par voie orale, des doses de siponimod qui pouvaient atteindre 40 et 5 mg/kg/jour, respectivement, durant l’organogenèse. Une augmentation significative de la mortalité embryofœtale est survenue à des doses ne produisant pas de toxicité maternelle.
Chez le rat, une résorption fœtale et une tératogénicité (malformations squelettiques [fente palatine et clavicules difformes], cardiomégalie et œdème) ont été observées à la dose la plus faible (1 mg/kg/jour). Les DSENO sur la reproduction maternelle et le fœtus n’ont donc pas pu être établies.
Chez le lapin, le siponimod a entraîné une augmentation significative de la mortalité embryofœtale et des variations du squelette à des doses ≥ 1 mg/kg/jour, ainsi que des avortements et une augmentation des variations viscérales à 5 mg/kg/jour. La DSENO quant à la reproduction maternelle était de 1 mg/kg/jour et la DSENO quant au développement embryofœtal était de 0,1 mg/kg/jour. La DSENO établie quant au développement embryofœtal (0,1 mg/kg/jour) est à peu près équivalente à la dose thérapeutique chez l’humain (2 mg), d’après le poids corporel.
Dans le cadre des études sur le développement prénatal et postnatal qui ont été menées chez le rat, des rates gravides ont reçu, par voie orale, des doses de siponimod qui pouvaient atteindre 0,5 mg/kg/jour durant l’organogenèse et jusqu’au sevrage des petits. Chez les mères de la génération F0, les doses de ≥ 0,15 mg/kg/jour ont eu de légers effets sur le poids corporel et la consommation de nourriture, et ont entraîné une prolongation de la gestation. Le nombre de ratons morts et malformés a augmenté avec toutes les doses testées. Chez les ratons de la génération F1, une diminution significative de la survie postnatale a été observée aux doses ≥ 0,15 mg/kg/jour. Une augmentation des anomalies externes, génito-urinaires, squelettiques et viscérales (dont malocclusions, plagiocéphalie, réduction de la distance anogénitale et présence de tissus abdominaux d’étiologie inconnue) a été notée à partir de la dose la plus faible (≥ 0,05 mg/kg/jour). Chez les adultes de la génération F1, la dose la plus forte a entraîné un retard de la maturation sexuelle et une augmentation du nombre de pertes avant l’implantation. Cependant, aucun effet sur l’activité motrice, l’apprentissage et la mémoire n’a été observé à la dose de 0,5 mg/kg/jour.
Autres données sur la reproduction
Après une administration de longue durée, il n’y a pas eu de modification significative des organes reproducteurs chez le singe. Cependant, de tels changements ont été observés chez des souris, des rats et des lapins mâles et femelles lors d’études portant sur l’administration prolongée du siponimod. Chez les femelles, les altérations comprenaient une fréquence accrue de kystes ovariens non néoplasiques lors de l’étude de carcinogénicité chez la souris; des kystes ovariens chez une lapine dans l’étude sur le développement embryofœtal et chez des rates de la génération F1 dans l’étude sur le développement prénatal et postnatal; et des cas d’hémangiosarcome, d’hyperplasie vasculaire, d’hémorragie, de dilatation, d’ulcérations et d’inflammation de l’utérus chez des rates lors de l’étude de carcinogénicité. Dans l’étude de carcinogénicité menée chez le rat, la fréquence de dégénérescence des tubules séminifères était plus élevée chez les mâles exposés au siponimod (toutes doses) que chez les animaux témoins.