


Monographie de produit - Ponvory
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2024-04 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 2024-04 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Leucoencéphalopathie multifocale progressive | 2024-04 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Leucoencéphalopathie multifocale progressive et syndrome inflammatoire de la reconstitution immunitaire | 2024-04 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire | 2024-04 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux | 2024-04 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Pédiatrie ................................................................................................................ 4
1.2 Gériatrie ................................................................................................................. 4
2 CONTRE-INDICATIONS .................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................ 5
4.2 Posologie recommandée et ajustement posologique ............................................ 8
4.4 Administration ...................................................................................................... 10
4.5 Dose oubliée ....................................................................................................... 11
5 SURDOSAGE ................................................................................................................. 11
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................................................................................................................. 12
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................ 13
7.1 Populations particulières ..................................................................................... 24
7.1.1 Femmes enceintes .......................................................................................... 24
7.1.2 Femmes qui allaitent ....................................................................................... 25
7.1.3 Enfants et adolescents .................................................................................... 25 7.1.4 Personnes âgées ............................................................................................. 25
8 EFFETS INDÉSIRABLES ............................................................................................... 25
8.1 Aperçu des effets indésirables ............................................................................ 25
8.2 Effets indésirables observés au cours des études cliniques ............................... 25
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 28
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives ................................................. 28
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 30
9.2 Aperçu des interactions médicamenteuses ......................................................... 30
9.4 Interactions médicament-médicament ................................................................ 30
9.5 Interactions médicament-aliment ........................................................................ 34
9.6 Interactions médicament-plante médicinale ........................................................ 34
9.7 Interactions médicament-examens de laboratoire............................................... 34
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 34
10.1 Mode d’action ...................................................................................................... 34
10.2 Pharmacodynamie .............................................................................................. 34
10.3 Pharmacocinétique .............................................................................................. 36
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .................................................... 39
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ............................................... 40
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................. 41
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 41
14 ÉTUDES CLINIQUES ..................................................................................................... 41
14.1 Conception et caractéristiques démographiques de l’étude ................................ 42
14.2 Résultats de l’étude ............................................................................................. 44
15 MICROBIOLOGIE ........................................................................................................... 47
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 47
RENSEIGNEMENTS DESTINÉS AUX PATIENT ...................................................................... 50
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
PrPONVORY® (ponésimod) est indiqué pour :
le traitement des patients adultes atteints de sclérose en plaques récurrente-rémittente (SPRR).
PONVORY® ne doit être prescrit que par des neurologues expérimentés dans le traitement de la sclérose en plaques (SP) qui connaissent bien le profil d’efficacité et d’innocuité de PONVORY® et sont en mesure de discuter des bienfaits et des préjudices du médicament avec les patients.
1.1 Pédiatrie
Enfants et adolescents (moins de 18 ans) : L’innocuité et l’efficacité de PONVORY® n’ont pas été évaluées chez les enfants et les adolescents. PONVORY® n’est pas indiqué pour le traitement des patients de moins de 18 ans.
1.2 Gériatrie
Personnes âgées (65 ans ou plus) : Les études cliniques menées sur PONVORY® n’ont pas inclus de patients âgés de 65 ans et plus. Par conséquent, on ne sait pas si l’efficacité et l’innocuité chez les personnes âgées diffèrent de celles observées chez les patients plus jeunes (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
2 CONTRE-INDICATIONS
PONVORY® est contre-indiqué dans les cas suivants :
- Patients hypersensibles à ce médicament ou à tout ingrédient de la préparation, y compris à tout ingrédient non médicinal ou composant du contenant. Pour obtenir une liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Patients qui présentent un risque accru d’infections opportunistes, y compris les patients qui sont immunodéprimés en raison d’un traitement (p. ex. traitements antinéoplasiques, immunosuppresseurs ou immunomodulateurs, irradiation lymphoïde totale ou greffe de moelle osseuse) ou d’une maladie (p. ex. syndrome d’immunodéficience).
- Patients atteints d’une infection active sévère, y compris d’une infection bactérienne, fongique ou virale active (p. ex. hépatite, tuberculose), jusqu’à la résolution de l’infection.
- Patients atteints de tumeurs malignes actives connues, à l’exception du carcinome basocellulaire localisé de la peau.
- Patients qui ont présenté au cours des 6 derniers mois un infarctus du myocarde, une angine de poitrine instable, un accident vasculaire cérébral (AVC), un accident ischémique transitoire (AIT), une insuffisance cardiaque décompensée nécessitant une hospitalisation ou une insuffisance cardiaque de classe III ou IV (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire).
Patients qui présentent un bloc auriculoventriculaire (AV) de deuxième degré de type
Mobitz II ou un bloc AV de grade supérieur, une maladie du sinus ou un bloc cardiaque sinoauriculaire, à moins que le patient ne porte un stimulateur cardiaque fonctionnel (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Patients atteints d’insuffisance hépatique modérée ou sévère (classe B et C de Child-Pugh;
voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique).
- Patientes enceintes ou patientes en mesure de procréer qui n’utilisent pas de contraception hautement efficace (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes, 7.1.2 Femmes qui allaitent).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant l’instauration du traitement par PONVORY®, les évaluations indiquées ci-dessous doivent être réalisées pour guider la sélection des patients et le traitement.
Effets sur le système immunitaire
PONVORY® entraîne une réduction du nombre de lymphocytes circulants jusqu’à approximativement 30 à 40 % des valeurs initiales par un effet réversible de rétention dans les organes lymphoïdes, et peut augmenter le risque d’infections. Les professionnels de santé qui prescrivent PONVORY® doivent :
- vérifier les résultats de la formule sanguine complète (FSC), comprenant la formule leucocytaire, effectuée au cours des 6 mois précédents (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections);
procéder à un test de dépistage d’anticorps dirigés contre le virus varicelle-zona (VVZ)
avant d’instaurer le traitement par PONVORY®; il est recommandé d’administrer aux patients sans anticorps contre le VVZ la vaccination complète contre le VZV avant de commencer le traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections);
- envisager la vaccination contre le virus du papillome humain (VPH) avant d’instaurer le traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections);
- retarder l’instauration du traitement par PONVORY® chez les patients qui présentent une infection active sévère jusqu’à la résolution de cette dernière (voir 2 CONTRE-INDICATIONS).
Effets cardiaques
L’instauration d’un traitement par PONVORY® entraîne un ralentissement transitoire de la fréquence cardiaque et des retards de conduction AV. Les professionnels de santé qui prescrivent PONVORY® doivent :
- obtenir un électrocardiogramme (ECG) chez tous les patients pour déterminer la présence d’anomalies préexistantes de la conduction.
chez les patients qui présentent une bradycardie sinusale (fréquence cardiaque [FC]
< 55 bpm), un bloc AV du premier ou du deuxième degré [Mobitz de type I] ou des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque, être prêts à administrer la première dose de PONVORY® dans un cadre clinique où ils peuvent surveiller la survenue de signes et symptômes de bradycardie, avec prise du pouls et de la tension artérielle toutes les heures pendant au moins 4 heures, et prendre en charge une bradycardie symptomatique (voir 4.4 Administration, Surveillance post-première dose chez les patients avec certains troubles cardiaques préexistants).
- chez les patients atteints de certaines autres affections cardiaques préexistantes, demander une évaluation par un cardiologue avant d’instaurer le traitement, afin d’évaluer la pertinence du traitement et de déterminer la stratégie la plus appropriée pour la surveillance des paramètres liés à des effets cardiaques pendant au moins 4 heures et la prise en charge d’une éventuelle bradycardie symptomatique (voir 4.4 Administration, Surveillance post-première dose chez les patients avec certains troubles cardiaques préexistants; 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Pour obtenir de plus amples renseignements concernant les patients présentant certains troubles cardiovasculaires chez qui PONVORY® ne doit pas être utilisé ou qui pourraient nécessiter une surveillance supplémentaire, voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire;
- vérifier si les patients prennent des médicaments pouvant ralentir la fréquence cardiaque ou la conduction auriculoventriculaire (AV) (voir 4.4 Administration, Surveillance post-première dose chez les patients avec certains troubles cardiaques préexistants; 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire; 9.4 Interactions médicament-médicament, Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QTc, Médicaments ralentissant la fréquence cardiaque et Bêta-bloquants).
L’expérience avec PONVORY® est limitée chez les patients recevant un traitement concomitant par des médicaments qui diminuent la fréquence cardiaque (p. ex. bêta-bloquants, bloqueurs des canaux calciques non-dihydropyridines – diltiazem et vérapamil, et d’autres médicaments qui peuvent diminuer la fréquence cardiaque comme la digoxine). L’utilisation concomitante de ces médicaments pendant l’instauration d’un traitement par PONVORY® peut être associée à une bradycardie sévère et à un bloc cardiaque. En raison de l’effet potentiellement additif sur la fréquence cardiaque, un traitement par PONVORY® ne doit généralement pas être instauré chez les patients traités en concomitance par ces médicaments. Si un traitement par PONVORY® est envisagé, il faut demander conseil à un cardiologue avant d’instaurer le traitement afin d’en évaluer la pertinence et de définir la surveillance la plus appropriée :
- Les effets de bradyarythmie sont plus prononcés lorsque PONVORY® est ajouté à un traitement par bêta-bloquant (voir 9.4 Interactions médicament-médicament, Bêta-bloquants). Chez les patients qui reçoivent une dose stable de bêta-bloquant, la fréquence cardiaque au repos doit être prise en compte avant d’instaurer un traitement par PONVORY®. Si la fréquence cardiaque au repos est supérieure à 55 bpm alors que le patient reçoit un traitement chronique par bêta-bloquant, un traitement par PONVORY® peut être instauré. Si la fréquence cardiaque au repos est inférieure ou égale à 55 bpm, il n’est pas recommandé d’instaurer un traitement par PONVORY®. Selon le rapport risque-bénéfice, le traitement par un bêta-bloquant peut être interrompu jusqu’à ce que la fréquence cardiaque initiale soit supérieure ou égale à 55 bpm. Le traitement par PONVORY® peut alors être instauré et le traitement par un bêta-bloquant peut être repris après que PONVORY® a été ajusté à la dose d’entretien cible (voir 9.4 Interactions médicament-médicament, Bêta-bloquants). Si un traitement par PONVORY® est envisagé chez des patients qui reçoivent un traitement prolongé par un bêta-bloquant, ces patients doivent être surveillés durant l’instauration du traitement conformément à des procédures semblables à celles recommandées ci-dessous pour les patients atteints d’affections cardiaques préexistantes (voir 4.4 Administration).
- Chez les patients prenant d’autres médicaments qui diminuent la fréquence cardiaque, le traitement par PONVORY® ne doit généralement pas être instauré sans avoir d’abord consulté un cardiologue en raison de l’effet additif potentiel sur la fréquence cardiaque (voir 4.4 Administration, 9.4 Interactions médicament-médicament, Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QTc, Médicaments ralentissant la fréquence cardiaque).
- Pour l’instauration du traitement par PONVORY® chez tous les patients, utiliser l’augmentation graduelle de la dose recommandée afin d’atténuer les effets cardiaques (voir 4.2 Posologie recommandée et ajustement posologique).
Tests de la fonction hépatique
PONVORY® est contre-indiqué chez les patients atteints d’insuffisance hépatique modérée ou sévère (classe B et C de Child-Pugh). Vérifier les résultats des taux de transaminases (ALAT/ASAT) et de bilirubine provenant d’un test effectué au cours des 6 derniers mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique, Atteinte hépatique).
Test de grossesse
PONVORY® est contre-indiqué pendant la grossesse et chez les femmes en mesure de procréer qui n’utilisent pas une méthode de contraception hautement efficace. Avant l’instauration du traitement chez les femmes en mesure de procréer, un résultat négatif au test de grossesse doit être obtenu (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Évaluation ophtalmologique
PONVORY® augmente le risque d’œdème maculaire. Obtenir une évaluation du fundus, y compris de la macula (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle, Œdème maculaire).
Cancer de la peau
Des cas de cancer de la peau ont été signalés chez des patients traités par des modulateurs des récepteurs de la S1P, y compris PONVORY. Vérifier la présence de lésions cutanées suspectes avant d’instaurer un traitement par PONVORY, en particulier chez les patients présentant des facteurs de risque du cancer de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasies).
Médicaments actuels ou antérieurs
PONVORY® est contre-indiqué chez les patients qui présentent un risque accru d’infections opportunistes, y compris les patients immunodéprimés en raison d’un traitement, p. ex. traitement antinéoplasique, immunosuppresseur ou immunomodulateur. Si les patients ont déjà reçu un traitement antinéoplasique, immunosuppresseur ou immunomodulateur, envisager la possibilité d’effets immunosuppresseurs additifs non intentionnels avant d’instaurer un traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections; 9.4 Interactions médicaments-médicaments, Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs).
4.2 Posologie recommandée et ajustement posologique
Les comprimés pelliculés PONVORY® à usage oral sont offerts dans une boîte spécifique au traitement d’instauration (« boîte de départ ») avec des comprimés à 2, 3, 4, 5, 6, 7, 8, 9 et 10 mg de ponésimod et dans une boîte spécifique au traitement d’entretien (« boîte d’entretien ») qui contient des comprimés à 20 mg de ponésimod.
Augmentation de la dose :
Les patients qui commencent un traitement par PONVORY® doivent utiliser la boîte spécifique au traitement d’instauration (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
Instaurer le traitement par PONVORY® avec une augmentation progressive de la dose sur 14 jours; commencer par l’administration d’un comprimé à 2 mg par voie orale une fois par jour et augmenter la dose selon le calendrier d’ajustement posologique décrit dans le Tableau 1 ci-dessous (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Réduction de la fréquence cardiaque).
Tableau 1 : Schéma d’ajustement posologique
Jours des ajustements posologiques | Dose quotidienne |
| Jour 1 et Jour 2 | 2 mg une fois par jour |
| Jour 3 et Jour 4 | 3 mg une fois par jour |
| Jour 5 et Jour 6 | 4 mg une fois par jour |
| Jour 7 | 5 mg une fois par jour |
| Jour 8 | 6 mg une fois par jour |
| Jour 9 | 7 mg une fois par jour |
| Jour 10 | 8 mg une fois par jour |
| Jour 11 | 9 mg une fois par jour |
| Jour 12, Jour 13 et Jour 14 | 10 mg une fois par jour |
Si les ajustements posologiques sont interrompus, il faut suivre les instructions relatives à l’« oubli » de dose (voir 4.5 Dose oubliée).
Dose d’entretien :
Une fois que l’ajustement posologique est terminé, la dose d’entretien recommandée de PONVORY® est d’un comprimé à 20 mg pris par voie orale une fois par jour.
Reprise du traitement d’entretien après l’interruption du traitement
L’interruption du traitement, en particulier pendant la phase d’augmentation de la dose, doit être évitée, cependant :
- si moins de 4 doses consécutives n’ont pas été administrées, reprendre le traitement en administrant la première dose non prise.
- si 4 doses consécutives ou plus n’ont pas été administrées, recommencer le traitement au Jour 1 (2 mg) du schéma d’ajustement posologique.
Si le traitement par le ponésimod est interrompu pendant 4 jours consécutifs ou plus, les effets sur la fréquence cardiaque et sur la conduction AV pourraient survenir de nouveau lors de la reprise du traitement par ponésimod; il faut donc prendre les mêmes précautions que celles prises avec la première dose. Au cours de l’instauration du traitement ou du traitement d’entretien, si le traitement doit être repris au Jour 1 du schéma d’ajustement posologique, il faut effectuer une surveillance post-première dose chez les patients pour qui une telle surveillance est recommandée (voir 4.4 Administration).
Populations particulières
Enfants et adolescents (moins de 18 ans)
L’innocuité et l’efficacité de PONVORY® n’ont pas été établies chez les patients pédiatriques âgés de 18 ans ou moins. PONVORY® n’est pas indiqué chez les patients pédiatriques.
Personnes âgées (65 ans ou plus)
Les études cliniques sur le ponésimod n’ont pas inclus de patients âgés de 65 ans ou plus pour déterminer s’ils répondaient au traitement différemment que les sujets plus jeunes; par conséquent, PONVORY® doit être utilisé avec prudence chez cette population.
Insuffisance rénale
D’après des études de pharmacologie clinique, aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère à sévère (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance/Atteinte rénale).
Insuffisance hépatique
PONVORY® est contre-indiqué chez les adultes atteints d’insuffisance hépatique modérée ou sévère (classe B et C de Child-Pugh, respectivement), car le risque d’effets indésirables serait plus élevé (voir 2 CONTRE-INDICATIONS). Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance/Atteinte hépatique).
D’après des études de pharmacologie clinique menées chez des sujets adultes atteints d’insuffisance hépatique légère, modérée ou sévère, l’ASC0-∞ a été multipliée respectivement par 1,3; 2,0 et 3,1 comparativement aux sujets sains (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance/Atteinte hépatique).
4.4 Administration
PONVORY® doit être administré par voie orale une fois par jour. Le comprimé doit être avalé entier. PONVORY® peut être pris avec ou sans aliments.
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire pour connaître les recommandations relatives à la surveillance qui doit être mise en application pendant le traitement par PONVORY®.
Surveillance post-première dose chez les patients avec certains troubles cardiaques préexistants
Chez les patients qui présentent une bradycardie sinusale (FC < 55 bpm), un bloc AV du premier ou du deuxième degré [Mobitz de type I] ou des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque au cours des 6 mois précédant l’instauration du traitement, et dont l’état est stable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire; 10.2 Pharmacodynamie) :
- Administrer la première dose de PONVORY® dans un établissement doté de ressources nécessaires à une prise en charge appropriée d’une bradycardie symptomatique.
- Obtenir un ECG chez ces patients avant d’administrer PONVORY® de même qu’à la fin de la période d’observation de 4 heures.
- Surveiller les patients pendant 4 heures après l’administration de la première dose pour déceler les signes et les symptômes de bradycardie avec une mesure de la fréquence cardiaque et de la tension artérielle au minimum toutes les heures.
- Si une bradycardie ou une bradyarythmie symptomatique ou des symptômes liés à la conduction surviennent après l’administration de la dose, ou si l’ECG 4 heures après l’administration de la dose montre une nouvelle apparition d’un bloc AV du deuxième degré ou de degré plus élevé, ou un intervalle QTc supérieur ou égal à 500 ms, instaurer une prise en charge appropriée, commencer une surveillance de l’ECG en continu et poursuivre la surveillance jusqu’à ce que les symptômes disparaissent si aucun traitement pharmacologique n’est nécessaire.
- Si un traitement pharmacologique est requis, continuer la surveillance pendant la nuit et refaire une surveillance de 4 heures après l’administration de la deuxième dose.
Surveillance prolongée au-delà de 4 heures
Si l’une des anomalies suivantes est présente après 4 heures (même en l’absence de symptômes), continuer la surveillance jusqu’à disparition de l’anomalie :
- La fréquence cardiaque est inférieure à 45 bpm.
- La fréquence cardiaque est à la valeur post-dose la plus faible, ce qui pourrait signifier que l’effet pharmacodynamique maximal sur le cœur n’est peut-être pas encore survenu.
- L’ECG réalisé 4 heures après l’administration de la dose montre une nouvelle apparition d’un bloc AV du deuxième degré ou de degré plus élevé ou un intervalle QTc supérieur à 500 ms.
Il faut demander conseil à un cardiologue pour définir la stratégie de surveillance la plus appropriée (qui peut comprendre une surveillance de nuit) pendant l’instauration du traitement, si le traitement par PONVORY® est envisagé chez les patients :
présentant certaines affections cardiaques et cérébrovasculaires préexistantes (voir
7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire).
- présentant un allongement de l’intervalle QTc avant l’administration de la dose ou pendant la période d’observation de 4 heures, ou les patients ayant un risque supplémentaire d’allongement de l’intervalle QT, ou prenant un traitement concomitant par des médicaments allongeant l’intervalle QT avec un risque connu de torsades de pointes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire; 9.4 Interactions médicament-médicament, Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QT; Médicaments ralentissant la fréquence cardiaque).
- recevant un traitement concomitant par des médicaments qui ralentissent la fréquence cardiaque ou la conduction AV (voir 9.4 Interactions médicament-médicament, Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QT; Médicaments ralentissant la fréquence cardiaque, Bêta-bloquants).
Le matériel aidant les professionnels de la santé à prendre en charge les patients est disponible auprès de Vanda Pharmaceuticals Inc., au 1-833-433-4336.
4.5 Dose oubliée
Voir 4.2 Posologie recommandée et ajustement posologique pour les doses non administrées ou l’interruption du traitement.
5 SURDOSAGE
En cas de surdosage avec PONVORY®, en particulier au moment de l’instauration ou de la reprise du traitement, il est important de surveiller l’apparition de signes et symptômes de bradycardie et de blocs de conduction AV; cette surveillance peut se prolonger au cours de la nuit. Des mesures régulières de la fréquence du pouls et de la tension artérielle sont nécessaires et des ECG doivent être réalisés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire, Augmentation de la tension artérielle, 10.2 Pharmacodynamie, Fréquence et rythme cardiaque).
Il n’y a pas d’antidote spécifique au ponésimod. Ni la dialyse ni l’échange de plasma n’entraîneront une élimination significative du ponésimod de l’organisme. La diminution de la fréquence cardiaque induite par PONVORY® peut être neutralisée par l’atropine. En cas de surdosage, le traitement par PONVORY® doit être arrêté et un traitement de soutien général doit être administré jusqu’à ce que la toxicité clinique diminue ou disparaisse. Il est recommandé de contacter un centre antipoison pour obtenir les plus récentes recommandations relatives à la prise en charge d’un surdosage.
Pour traiter une surdose présumée, contacter le centre antipoison de la région ou Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT
Tableau 2 : Formes pharmaceutiques, teneurs, composition et conditionnement
PONVORY® est offert sous forme de comprimés pelliculés, ronds, biconvexes, à administrer par voie orale et présentés dans une boîte spécifique au traitement d’instauration avec schéma posologique d’augmentation de la dose et dans une boîte spécifique au traitement d’entretien.
Voie d’administration | Forme pharmaceutique / teneurs / composition | Ingrédients non médicinaux |
| Orale | Boîte spécifique au traitement d’instauration (« boîte de départ ») Comprimés pelliculés contenant du ponésimod : 2 mg (comprimé blanc de 5,0 mm avec le chiffre « 2 » gravé d’un côté et un arc de l’autre) 3 mg (comprimé rouge de 5,0 mm avec le chiffre « 3 » gravé d’un côté et un arc de l’autre) 4 mg (comprimé violet de 5,0 mm avec le chiffre « 4 » gravé d’un côté et un arc de l’autre) 5 mg (comprimé vert de 8,6 mm avec le chiffre « 5 » gravé d’un côté et la lettre « A » de l’autre) 6 mg (comprimé blanc de 8,6 mm avec le chiffre « 6 » gravé d’un côté et la lettre « A » de l’autre) 7 mg (comprimé rouge de 8,6 mm avec le chiffre « 7 » gravé d’un côté et la lettre « A » de l’autre) 8 mg (comprimé violet de 8,6 mm avec le chiffre « 8 » gravé d’un côté et la lettre « A » de l’autre) 9 mg (comprimé brun de 8,6 mm avec le chiffre « 9 » gravé d’un côté et la lettre « A » de l’autre), 10 mg (comprimé orange de 8,6 mm avec le nombre « 10 » gravé d’un côté et la lettre « A » de l’autre) Boîte spécifique au traitement d’entretien (« boîte d’entretien ») 20 mg de ponésimod (comprimé jaune de 8,6 mm avec le nombre « 20 » gravé d’un côté et la lettre « A » de l’autre) | Noyau du comprimé : croscarmellose sodique, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, povidone K30, silice colloïdale anhydre et laurylsulfate de sodium. Pellicule des comprimés (Opadry II) : hydroxypropylméthylcellulose, oxyde de fer rouge (dans les comprimés pelliculés à 3 mg, 4 mg, 7 mg, 8 mg, 9 mg et 10 mg), oxyde de fer noir (dans les comprimés pelliculés à 4 mg, 5 mg, 8 mg et 9 mg), oxyde de fer jaune (dans les comprimés pelliculés à 3 mg, 5 mg, 7 mg, 9 mg, 10 mg et 20 mg), lactose monohydraté, polyéthylèneglycol 3350, dioxyde de titane et triacétine. |
La boîte spécifique au traitement d’instauration de PONVORY® contient une plaquette alvéolée de 14 comprimés.
La boîte spécifique au traitement d’entretien contient une plaquette alvéolée de 28 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Appareil cardiovasculaire
Bradyarythmie et retards de conduction auriculoventriculaire
Étant donné que l’instauration d’un traitement par PONVORY® entraîne une diminution transitoire de la fréquence cardiaque et des retards de conduction AV, un schéma à dose croissante doit être utilisé pour atteindre la dose d’entretien de 20 mg de PONVORY® (voir 4.2 Posologie recommandée et ajustement posologique; 10.2 Pharmacodynamie, Fréquence et rythme cardiaque).
PONVORY® n’a pas été étudié chez les patients qui avaient :
- eu un infarctus du myocarde, une angine de poitrine instable, un AVC ou un AIT ou une cardiopathie ischémique instable au cours des 6 derniers mois (voir 2 CONTRE-INDICATIONS);
- une insuffisance cardiaque (classe III et IV de la New York Heart Association) ou une maladie cardiaque grave (voir 2 CONTRE-INDICATIONS);
- des troubles de conduction cardiaque ou de rythme cardiaque (y compris bloc de branche gauche complet, arrêt sinusal, bloc cardiaque sinoauriculaire, bradycardie symptomatique, flutter ou fibrillation auriculaire, arythmies ventriculaires, arrêt cardiaque) dans leurs antécédents ou observés au moment de la sélection;
- des arythmies cardiaques nécessitant un traitement par antiarythmiques de classe Ia ou III;
- un bloc AV du deuxième degré de type Mobitz II ou un bloc AV de grade supérieur observé au moment de la sélection (voir 2 CONTRE-INDICATIONS);
un intervalle QTcF supérieur à 470 ms (millisecondes) pour les femmes et supérieur à
450 ms pour les hommes au moment de la sélection;
- une fréquence cardiaque au repos inférieure à 50 bpm.
Réduction de la fréquence cardiaque
Après l’administration de la première dose de PONVORY®, la diminution de la fréquence cardiaque commence généralement dans l’heure qui suit et atteint son nadir dans les 2 à 4 heures. La fréquence cardiaque revient généralement aux valeurs initiales 4 à 5 heures après l’administration de la première dose. La diminution moyenne de la fréquence cardiaque au Jour 1 de l’administration de la dose était de 6 bpm. Avec l’augmentation de la dose après le Jour 1, la diminution de la fréquence cardiaque est moins prononcée.
Dans l’étude OPTIMUM, une bradycardie au moment de l’instauration du traitement (bradycardie sinusale à l’ECG [Fréquence cardiaque inférieure à 50 bpm]) a été observée chez 5,8 % des patients traités par PONVORY® comparativement à 1,6 % des patients recevant le tériflunomide. Les patients qui ont présenté une bradycardie étaient généralement asymptomatiques. La bradycardie s’est résolue chez tous les patients sans intervention et n’a pas nécessité d’abandonner le traitement par PONVORY®. Au Jour 1, 3 patients traités par PONVORY® ont présenté une fréquence cardiaque asymptomatique inférieure ou égale à 40 bpm après l’administration de la dose; ces 3 patients avaient une fréquence cardiaque initiale inférieure à 55 bpm (voir 8.2 Effets indésirables observés au cours des études cliniques, Bradyarythmies; 9 INTERACTIONS MÉDICAMENTEUSES; et 10.2 Pharmacodynamie, Fréquence et rythme cardiaque).
Retards de conduction auriculoventriculaire
L’instauration d’un traitement par PONVORY® a été associée à des retards transitoires de conduction AV qui suivent un schéma temporel similaire à celui de la diminution de la fréquence cardiaque observée pendant l’ajustement posologique. Dans l’étude OPTIMUM, les retards de conduction AV se sont manifestés sous forme de blocs AV du premier degré (allongement de l’intervalle PR à l’ECG) qui se sont produits chez 3,4 % des patients traités par PONVORY® et chez 1,2 % des patients sous tériflunomide. Aucun bloc AV du deuxième degré de type Mobitz I (Wenckebach) n’a été observé dans l’étude OPTIMUM. Les anomalies de conduction étaient généralement transitoires, asymptomatiques et ont disparu dans les 24 heures sans intervention; elles n’ont pas non plus nécessité l’abandon du traitement par PONVORY®.
Allongement de l’intervalle QTc
Dans le cadre d’une étude approfondie sur l’intervalle QT, des doses suprathérapeutiques de ponésimod en comprimés à 40 et à 100 mg administrées à des sujets sains ont montré que le ponésimod était associé à un allongement de l’intervalle QTc (voir 10.2 Pharmacodynamie, Effet sur l’intervalle QT/QTc et l’électrophysiologie cardiaque).
Si le traitement par PONVORY® est envisagé chez des patients qui présentent déjà un allongement important de l’intervalle QT, il faut demander l’avis d’un cardiologue avant d’instaurer le traitement afin de déterminer la stratégie de surveillance la plus appropriée.
Certains médicaments qui allongent l’intervalle QTc ont entraîné un risque accru d’arythmies ventriculaires, y compris de torsades de pointes. La prudence est de mise si PONVORY® est administré à des patients qui présentent des facteurs de risque de torsades de pointes, notamment : sexe féminin; âge égal ou supérieur à 65 ans; allongement initial de l’intervalle QT/QTc; syndromes congénitaux du QT long; maladie cardiaque (p. ex. ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, maladie du système de conduction); antécédents d’arythmies; troubles électrolytiques (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie) et bradycardie. L’hypokaliémie, l’hypomagnésémie et l’hypocalcémie doivent être corrigées avant d’administrer PONVORY®. Une prudence particulière s’impose lors de l’administration de PONVORY® à des patients que l’on soupçonne à risque accru de torsades de pointes à cause d’un traitement par un médicament qui allonge l’intervalle QTc.
PONVORY® n’a pas fait l’objet d’études chez les patients atteints d’arythmies qui nécessitent un traitement par des antiarythmiques de classe Ia (p. ex. disopyramide, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol). Les antiarythmiques de classe Ia et de classe III ont été associés à des cas de torsades de pointes chez des patients qui présentaient une bradycardie. PONVORY® ne doit pas être utilisé en concomitance avec ces médicaments durant l’instauration du traitement (voir 9 INTERACTIONS MÉDICAMENTEUSES). PONVORY® n’a pas fait l’objet d’études chez les patients traités par des médicaments qui allongent l’intervalle QTc. Puisque l’on s’attend à ce que le risque d’allongement de l’intervalle QTc soit plus élevé chez les patients qui reçoivent en concomitance d’autres médicaments qui allongent l’intervalle QTc, il faut éviter d’utiliser PONVORY® avec ces médicaments. Si un traitement par PONVORY® est envisagé, ces patients doivent être évalués par un cardiologue avant d’instaurer le traitement afin d’évaluer la pertinence du traitement et de déterminer la surveillance la plus appropriée, qui peut comprendre la surveillance de nuit (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Il faut demander conseil à un cardiologue si un traitement par PONVORY® est envisagé chez les patients suivants :
- patients présentant un allongement significatif de l’intervalle QT (intervalle QTc supérieur à 500 ms);
- patients présentant un flutter ou une fibrillation auriculaire ou bien des arythmies traités par des médicaments antiarythmiques de classe Ia ou de classe III (voir 9.4 Interactions médicament-médicament, Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QT; Médicaments ralentissant la fréquence cardiaque);
- patients atteints d’une cardiopathie ischémique instable, d’une insuffisance cardiaque décompensée survenue plus de 6 mois avant l’instauration du traitement, ou présentant des antécédents d’arrêt cardiaque ou de maladie vasculaire cérébrale (AIT, AVC survenu plus de 6 mois avant l’instauration du traitement) et une hypertension non contrôlée (voir 2 CONTRE-INDICATIONS).
Il ne faut pas utiliser PONVORY® chez les patients suivants :
- patients qui ont eu au cours des 6 derniers mois un infarctus du myocarde, une crise d’angine de poitrine instable, un AVC, un AIT, une insuffisance cardiaque décompensée ayant nécessité une hospitalisation ou une insuffisance cardiaque de classe III ou IV (voir 2 CONTRE-INDICATIONS)
- patients qui présentent un bloc AV du deuxième degré de type Mobitz II ou de grade plus élevé, une maladie du sinus ou un bloc cardiaque sinoauriculaire à moins qu’ils ne soient porteurs d’un stimulateur cardiaque fonctionnel (voir 2 CONTRE-INDICATIONS).
Augmentation de la tension artérielle
Dans l’étude OPTIMUM, les patients traités par PONVORY® ont présenté une augmentation moyenne de la tension artérielle systolique de 2,9 mm Hg et de la tension artérielle diastolique de 2,8 mm Hg comparativement à des augmentations respectives de 2,8 mm Hg et de 3,1 mm Hg chez les patients recevant le tériflunomide. Une augmentation de la tension artérielle avec PONVORY® a été observée pour la première fois un mois environ après l’instauration du traitement et s’est maintenue avec la poursuite du traitement. Les valeurs de la tension artérielle après l’arrêt du traitement par PONVORY® indiquent une réversibilité. L’hypertension a été signalée comme un effet indésirable chez 10 % des patients traités par PONVORY® et chez 9,0 % des patients recevant le tériflunomide. Un patient a présenté une crise hypertensive, mais il avait des signes de maladie cardiaque hypertensive de longue date. La tension artérielle doit être surveillée pendant le traitement par PONVORY® et prise en charge de manière appropriée.
Dépendance et tolérance
Aucune étude sur la responsabilité en cas d’abus de PONVORY® n’a été réalisée. Conduite de véhicule et utilisation de machines
Aucune étude n’a été réalisée sur les effets de PONVORY® sur l’aptitude à conduire des véhicules ou à utiliser des machines.
Fonctions hépatique, biliaire et pancréatique
Atteinte hépatique
Des augmentations des taux de transaminases (ASAT/ALAT) peuvent survenir chez les patients traités par PONVORY®. Avant l’instauration d’un traitement par PONVORY®, il faut vérifier les résultats récents de taux de transaminases et de bilirubine (effectués au cours des 6 derniers mois) (voir 4.1 Considérations posologiques, Tests de la fonction hépatique).
Durant le traitement par PONVORY®, les taux de transaminases hépatiques (ALAT/ASAT) et de bilirubine doivent être mesurés au cours des 3 premiers mois suivant le début du traitement, et périodiquement par la suite ou si le tableau clinique le justifie. En cas d’augmentations cliniquement significatives et répétitives de ces paramètres, le traitement par PONVORY® doit être interrompu et ne doit être repris que si les taux se sont normalisés. Les bienfaits et les risques du traitement doivent être réévalués avant de reprendre le traitement. Lors de la reprise du traitement, il faut tenir compte de toutes les évaluations et surveillances pertinentes pour l’instauration du traitement (voir 4.1 Considérations posologiques; 4.4 Administration).
Dans l’étude OPTIMUM, le taux d’ALAT a atteint une valeur équivalente à trois et cinq fois la limite supérieure de la normale (LSN) chez respectivement 17,3 % et 4,6 % des patients traités par PONVORY® comparativement à respectivement 8,3 % et à 2,5 % des patients recevant le tériflunomide. Le taux d’ALAT a atteint une valeur équivalente à huit fois la valeur de la LSN chez 0,7 % des patients traités par PONVORY® comparativement à 2,1 % des patients recevant le tériflunomide. La majorité des augmentations sont survenues dans les 6 à 12 mois suivant le début du traitement. La plupart des augmentations du taux d’ALAT jusqu’à une valeur d’au moins trois fois la LSN ont disparu malgré la poursuite du traitement par PONVORY®; les autres ont disparu après l’arrêt du traitement. Dans les essais cliniques, le traitement par PONVORY® a été abandonné si l’augmentation était supérieure à trois fois la valeur de la LSN et si le patient présentait des symptômes liés à une dysfonction hépatique.
Les patients qui, pendant le traitement, présentent des symptômes inexpliqués évoquant une dysfonction hépatique comme des nausées, des vomissements, une douleur abdominale, de la fatigue, de l’anorexie, une éruption cutanée accompagnée d’éosinophilie ou un ictère et/ou une urine foncée, doivent faire l’objet d’une surveillance pour déceler une hépatotoxicité. Le traitement par PONVORY® doit être abandonné si une atteinte hépatique significative est confirmée.
Les patients atteints de SP et de maladie hépatique concomitante significative ont été exclus des essais cliniques portant sur PONVORY®. Bien qu’il n’existe aucune donnée permettant d’établir que les patients atteints d’une maladie hépatique préexistante ont plus de risque de présenter des valeurs élevées aux tests évaluant la fonction hépatique lorsqu’ils prennent PONVORY®, il faut faire preuve de prudence lors de l’utilisation de PONVORY® chez des patients ayant des antécédents de maladie hépatique significative (voir 2 CONTRE-INDICATIONS; 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance/Atteinte hépatique).
Système immunitaire
Risque d’infections
PONVORY® entraîne une réduction dose-dépendante du nombre de lymphocytes périphériques. À cause de cette réduction, le nombre de lymphocytes périphériques peut être jusqu’à 30 à 40 % inférieur aux valeurs initiales en raison de la séquestration réversible des lymphocytes dans les tissus lymphoïdes.
Par conséquent, PONVORY® peut augmenter le risque d’infections. Aucun cas d’infections mortelles n’a été signalé chez les patients traités par PONVORY® au cours du programme de développement du médicament; toutefois, des infections mortelles rares et des infections potentiellement mortelles ont été signalées en association avec d’autres modulateurs du récepteur S1P.
Dans l’étude de phase III OPTIMUM, le taux global d’infections était comparable entre les patients traités par PONVORY® et ceux recevant du tériflunomide (respectivement 54,2 % vs 52,1 %). La rhinopharyngite et les infections virales étaient plus fréquentes chez les patients traités par PONVORY® (voir 8.2 Effets indésirables observés au cours des études cliniques).
Des infections graves ou sévères sont survenues chez 1,6 % des patients traités par PONVORY® comparativement à 0,9 % chez les patients recevant le tériflunomide
Avant d’instaurer un traitement par PONVORY®, les résultats d’une récente formule sanguine complète (FSC) avec différentiel (c’est-à-dire effectuée dans les 6 mois précédents ou après l’arrêt du traitement antérieur) doivent être vérifiés (voir 4.1 Considérations posologiques, Effets sur le système immunitaire). De plus, pendant le traitement par PONVORY®, il faut tenir compte des éléments suivants :
Évaluations périodiques de la FSC. Une numération lymphocytaire absolue inférieure à 0,2 x 10⁹/L, si confirmée, doit entraîner l’interruption du traitement par PONVORY® jusqu’ à ce que le taux soit supérieur à 0,8 x 10⁹/L. Il est ensuite possible d’envisager de réinstaurer le traitement par PONVORY®.
- Il faut envisager de suspendre le traitement par PONVORY® si le patient développe une infection grave, et ce, jusqu’à la disparition de l’infection. Les patients sous PONVORY® doivent avoir été informés qu’ils doivent signaler rapidement tout symptôme d’infection à leur médecin pour faciliter la mise en place de stratégies diagnostiques et thérapeutiques précoces et efficaces.
L’instauration d’un traitement par PONVORY® doit être retardée chez les patients atteints d’une infection active sévère jusqu’à sa résolution. Au cours du programme de développement, les effets pharmacodynamiques, comme les effets de diminution du nombre de lymphocytes périphériques, disparaissaient et tout revenait à la normale dans la semaine suivant l’arrêt du traitement par PONVORY®. Dans l’étude OPTIMUM, le nombre de lymphocytes périphériques a retrouvé une valeur normale au moment de la première évaluation, soit 2 semaines après l’arrêt du traitement par PONVORY®. La vigilance à l’égard des signes et des symptômes d’infection doit être maintenue pendant 1 à 2 semaines après l’arrêt du traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Effets sur le système immunitaire après l’arrêt de PONVORY®).
Infections par le virus de l’herpès
Les médecins doivent être vigilants et surveiller activement les symptômes cliniques évoquant des infections herpétiques graves. Des cas d’infection par le virus de l’herpès ont été signalés durant le programme de développement de PONVORY®.
Dans l’étude OPTIMUM, la proportion de patients atteints d’une infection herpétique était de 4,8 % chez les patients traités par PONVORY® et chez ceux recevant le tériflunomide. Les patients pour qui un professionnel de la santé ne peut pas confirmer des antécédents de varicelle ou qui n’ont aucune preuve documentée de vaccination complète contre le virus varicelle-zona (VVZ) doivent faire l’objet d’un test de dépistage des anticorps dirigés contre le VVZ avant l’instauration d’un traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, vaccination).
Infections à cryptocoque
Des cas mortels de méningite à cryptocoque (MC) et d’infections à cryptocoque disséminées ont été signalés avec d’autres modulateurs du récepteur S1P. Aucun cas de MC n’a été signalé chez les patients traités par PONVORY® pendant le programme de développement du médicament. Les médecins doivent être vigilants et surveiller l’apparition de symptômes ou de signes cliniques de MC. Les patients présentant des symptômes ou des signes compatibles avec une infection à cryptocoque doivent faire l’objet d’une évaluation diagnostique et d’un traitement dans les plus brefs délais. Le traitement par PONVORY® doit être interrompu jusqu’à ce qu’une infection à cryptocoque soit exclue. Si le diagnostic de MC est établi, un traitement approprié doit être instauré.
Leucoencéphalopathie multifocale progressive
La leucoencéphalopathie multifocale progressive (LEMP) est une infection virale opportuniste du cerveau causée par le virus JC (virus de John Cunningham); elle survient habituellement seulement chez les patients immunodéprimés et entraîne généralement la mort ou une incapacité sévère. Les symptômes typiques associés à la LEMP sont divers et évoluent au fil des jours voire des semaines; ils comprennent : faiblesse progressive d’un côté du corps ou maladresse des membres, des troubles visuels de même que des perturbations de la pensée, de la mémoire et de l’orientation, ce qui entraîne une confusion et des changements de personnalité.
Aucun cas de LEMP n’a été signalé chez les patients traités par PONVORY® dans le cadre du programme de développement. Toutefois, la LEMP a été signalée chez des patients atteints de SP traités par d’autres modulateurs du récepteur S1P ou par d’autres traitements contre la SP et a été associée à certains facteurs de risque (p. ex. patients immunodéprimés, polythérapie avec des immunosuppresseurs).
Les médecins doivent être vigilants et surveiller l’apparition de symptômes cliniques et les résultats des examens d’imagerie par résonance magnétique (IRM) qui pourraient évoquer la présence d’une LEMP. Les résultats d’IRM peuvent montrer une LEMP avant toute apparition de signes ou symptômes cliniques. Par conséquent, la surveillance par IRM de l’apparition de signes évocateurs d’une LEMP pourrait être utile, et toute observation suspecte exige une évaluation plus approfondie afin d’établir, le cas échéant, un diagnostic précoce de LEMP. Avant d’instaurer un traitement par PONVORY, il faut avoir accès à une IRM récente. Lors des IRM régulières (effectuées conformément aux recommandations nationales et locales), les médecins doivent porter une attention particulière aux lésions évocatrices d’une LEMP. Si une LEMP est soupçonnée, le traitement par PONVORY® doit être suspendu jusqu’à ce que le diagnostic de LEMP soit exclu. Il faut mettre fin au traitement par PONVORY® si la LEMP est confirmée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Effets sur le système immunitaire après l’arrêt de PONVORY®).
Traitement antérieur et concomitant par des traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs
Les traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs (y compris les corticostéroïdes) doivent être coadministrés avec prudence en raison du risque d’effets additifs sur le système immunitaire (voir 9.4 Interactions médicament-médicament, Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs).
Vaccination
Les patients pour qui un professionnel de la santé ne peut pas confirmer des antécédents de varicelle ou qui n’ont aucune preuve documentée de vaccination complète contre le virus varicelle-zona (VVZ) doivent faire l’objet d’un test de dépistage des anticorps dirigés contre le VVZ avant l’instauration d’un traitement par PONVORY® (voir 4.1 Considérations posologiques, Effets sur le système immunitaire). Une vaccination complète contre la varicelle est recommandée chez les patients séronégatifs avant de commencer un traitement par PONVORY®. Il faut différer le traitement par PONVORY® de 4 semaines après la vaccination pour permettre l’effet complet de la vaccination.
Aucune donnée clinique n’est disponible sur l’efficacité et l’innocuité des vaccins chez les patients sous PONVORY®. Les vaccins pourraient être moins efficaces lorsqu’ils sont administrés pendant le traitement par PONVORY®. L’utilisation de vaccins vivants atténués doit être évitée chez les patients qui prennent PONVORY®. Si l’administration d’un vaccin vivant atténué est nécessaire, il faut interrompre le traitement par PONVORY® 1 semaine avant la vaccination et attendre 4 semaines après la vaccination prévue avant de le reprendre (voir 9.4 Interactions médicament-médicament, vaccins).
Durant les études de pharmacovigilance, des infections par le virus du papillome humain (VPH), y compris papillome, dysplasie, verrues et cancer lié au VPH, ont été signalées en cours de traitement par un autre modulateur du récepteur S1P. En raison des propriétés immunosuppressives de PONVORY®, il faut envisager le vaccin contre le VPH avant d’instaurer le traitement par PONVORY® en tenant compte des recommandations en matière de vaccination (voir 4.1 Considérations posologiques, Effets sur le système immunitaire).
Effets immunosuppresseurs additifs non intentionnels d’un traitement antérieur par des immunosuppresseurs ou par des traitements immunomodulateurs
Lors du passage de médicaments ayant des effets prolongés sur le système immunitaire à un traitement par PONVORY®, la demi-vie et le mode d’action de ces médicaments doivent être pris en compte afin d’éviter les effets additifs non intentionnels sur le système immunitaire tout en minimisant le risque de réactivation de la maladie.
Effets sur le système immunitaire après l’arrêt de PONVORY®
Après l’arrêt du traitement par PONVORY®, le ponésimod reste dans le sang pendant une durée allant jusqu’à une semaine. La modélisation pharmacocinétique/pharmacodynamique montre que le nombre de lymphocytes revient dans l’intervalle physiologique chez plus de 90 % des sujets sains dans la semaine qui suit l’arrêt du traitement (voir 10.2 Pharmacodynamie, Système immunitaire).
Durant le programme de développement du ponésimod, les effets pharmacodynamiques, comme la diminution du nombre de lymphocytes périphériques, disparaissaient et tout revenait à la normale dans la semaine qui suivait l’administration de la dernière dose.
L’utilisation d’immunosuppresseurs peut entraîner un effet additif sur le système immunitaire; par conséquent, la prudence est de mise jusqu’à une semaine après l’administration de la dernière dose de PONVORY®.
Leucoencéphalopathie multifocale progressive et syndrome inflammatoire de la reconstitution immunitaire
Après l’arrêt du traitement par PONVORY® en raison d’une LEMP, surveiller l’apparition d’un syndrome inflammatoire de la reconstitution immunitaire (LEMP-SIRI) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Leucoencéphalopathie multifocale progressive).
Aucun cas de LEMP ou de LEMP-SIRI n’a été signalé chez des patients traités par PONVORY® dans le cadre des essais sur la SP. Cependant, un cas de SIRI a été signalé chez des patients traités par des modulateurs des récepteurs de la S1P qui ont présenté une LEMP et ont par la suite abandonné le traitement. Le temps écoulé avant la survenue du SIRI chez les patients atteints de LEMP était généralement de quelques semaines à quelques mois après l’arrêt du traitement par le modulateur des récepteurs de la S1P. Le SIRI se manifeste par une aggravation, parfois rapide, de l’état neurologique provoquée par la reconstitution soudaine de la fonction immunitaire. Il peut entraîner de graves complications neurologiques et même entraîner la mort. Il faut surveiller l’apparition d’un SIRI et instaurer un traitement approprié de la réaction inflammatoire qui y est associée.
Surveillance et examens de laboratoire
Les évaluations suivantes doivent être réalisées pendant un traitement par PONVORY®.
- Surveiller régulièrement l’apparition de signes et de symptômes d’infection pendant le traitement. Il faut aussi procéder périodiquement à une formule sanguine complète (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections).
- Surveiller l’apparition de signes et de symptômes de lésions hépatiques. Pour les recommandations détaillées relatives à la surveillance, voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique.
- Vérifier périodiquement la présence de lésions cutanées suspectes pendant le traitement par PONVORY®, en particulier chez les patients présentant des facteurs de risque de cancer de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasies).
- Un examen ophtalmologique doit être réalisé chez tous les patients qui se plaignent de troubles de la vue et ce, à tout moment. Les patients atteints de diabète ou ayant des antécédents d’uvéite sont exposés à un risque accru d’œdème maculaire et doivent se soumettre à des examens ophtalmiques périodiques du fond d’œil, y compris de la macula, pendant leur traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle).
Vérifier périodiquement la tension artérielle chez tous les patients (voir 7
MISES EN GARDE
ET PRÉCAUTIONS, Appareil cardiovasculaire, Augmentation de la tension artérielle).
Néoplasies
Un cas de mélanome malin et deux cas de carcinome basocellulaire ont été signalés chez les patients sous PONVORY®. Un risque accru de cancers cutanés a été signalé en association avec un autre modulateur du récepteur S1P. Les médecins et les patients doivent surveiller activement l’apparition potentielle de cancers de la peau. Les examens périodiques de dépistage du cancer sont recommandés conformément à la norme de soins. Les patients doivent savoir qu’ils ne doivent pas s’exposer à la lumière du soleil sans protection et qu’ils doivent éviter la photothérapie concomitante par rayons UVB ou par photochimiothérapie PUVA.
Système nerveux
Syndrome d’encéphalopathie postérieure réversible
De rares cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été signalés chez des patients recevant un modulateur du récepteur de la sphingosine 1 phosphate (S1P). De tels événements n’ont pas été signalés chez les patients traités par PONVORY® pendant le programme de développement. Toutefois, si un patient traité par PONVORY® présente des symptômes ou des signes neurologiques ou psychiatriques inattendus (p. ex. déficits cognitifs, changements de comportement, troubles visuels corticaux ou tout autre symptôme ou signe neurologique cortical), tout signe ou symptôme évocateur d’une augmentation de la pression intracrânienne, ou une accélération de la détérioration neurologique, le médecin doit rapidement planifier un examen physique et neurologique complet et envisager une IRM. Les symptômes de SEPR sont généralement réversibles mais peuvent évoluer vers un accident ischémique cérébral ou une hémorragie cérébrale. Un retard dans le diagnostic et le traitement peut entraîner des séquelles neurologiques permanentes. Si un SEPR est soupçonné, le traitement par PONVORY® doit être abandonné.
Convulsions
La prudence est de mise lors de l’emploi de PONVORY® chez des patients atteints d’un trouble convulsif préexistant. Dans le cadre de l’essai clinique de phase III, des convulsions ont été signalées chez 1,4 % des patients sous PONVORY®, comparativement à 0,2 % des patients sous tériflunomide. On ignore si ces événements étaient liés aux effets de la SP seulement, à PONVORY® ou à une association des deux.
Exacerbation sévère de la maladie après l’arrêt de PONVORY®
Une exacerbation sévère de la maladie, y compris une reprise de la maladie, a été signalée dans quelques rares cas après l’arrêt d’un modulateur du récepteur S1P. La possibilité d’une exacerbation sévère de la maladie doit être envisagée après l’arrêt d’un traitement par PONVORY®. Les patients doivent être surveillés pour déceler toute aggravation sévère des incapacités après l’arrêt du traitement par PONVORY® et un traitement approprié doit être instauré, au besoin.
Fonction visuelle
Œdème maculaire
PONVORY® augmente le risque d’œdème maculaire. Une évaluation ophtalmologique du fond d’œil, y compris de la macula, est recommandée chez tous les patients avant de commencer le traitement et à tout moment si un patient signale une modification de la vision pendant le traitement par PONVORY® (voir 4.1 Considérations posologiques, Évaluation ophtalmologique; 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire).
Dans les essais cliniques portant sur des patients recevant du ponésimod (toutes doses confondues), le taux d’œdème maculaire a été de 0,7 %. La plupart des cas sont survenus au cours des 6 premiers mois de traitement.
Dans l’étude OPTIMUM, l’œdème maculaire a été signalé chez 1,1 % des patients traités par PONVORY® comparativement à aucun des patients recevant le tériflunomide.
La poursuite du traitement par PONVORY® chez les patients présentant un œdème maculaire n’a pas été évaluée. Une décision quant à l’abandon du traitement par PONVORY® doit tenir compte des bienfaits thérapeutiques potentiels et des risques pour chaque patient.
Œdème maculaire chez les patients ayant des antécédents d’uvéite ou atteints de diabète sucré Les patients ayant des antécédents de rétinopathies ou d’uvéite et les patients atteints de diabète sucré présentent un risque accru d’œdème maculaire pendant un traitement par des modulateurs du récepteur S1P. Par conséquent, ces patients doivent avoir des examens de suivi réguliers du fond d’œil, y compris de la macula, pendant le traitement par PONVORY®.
Fonctions mentale et psychique
Dépression et suicide
On sait que la dépression et les idées suicidaires se manifestent à une plus grande fréquence chez les patients atteints de SP. Aucune relation n’a été établie entre la survenue d’une dépression et/ou d’idées suicidaires et PONVORY®. Toutefois, les patients sous PONVORY® doivent être informés qu’il faut signaler immédiatement tout symptôme de dépression ou d’idées suicidaires à leur médecin prescripteur.
Santé reproductive : risque pour les femmes et les hommes
Risque pour le fœtus
Selon les études menées chez les animaux, PONVORY® pourrait nuire au fœtus. Puisqu’il faut environ 1 semaine pour éliminer PONVORY® de l’organisme, les femmes en mesure de procréer doivent utiliser une méthode de contraception hautement efficace pour éviter une grossesse durant le traitement par PONVORY® et 1 semaine après y avoir mis fin (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes, 7.1.2 Femmes qui allaitent; 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Fertilité
Femmes
PONVORY® est contre-indiqué chez les femmes en mesure de procréer qui n’utilisent pas de contraception hautement efficace (voir 2 CONTRE-INDICATIONS).
Avant l’instauration d’un traitement par PONVORY® chez les femmes en mesure de procréer, un résultat négatif au test de grossesse doit être obtenu et les patientes doivent être informées de l’éventualité d’un risque grave pour le fœtus et de la nécessité d’une contraception hautement efficace pendant le traitement par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes, 7.1.2 Femmes qui allaitent).
Étant donné qu’il faut environ 1 semaine pour éliminer le composé de l’organisme après l’arrêt du traitement, le risque pour le fœtus peut persister et les femmes doivent utiliser une contraception hautement efficace pendant cette période (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive: risque pour les femmes et les hommes, Risque pour le fœtus).
Hommes
Des études menées chez les animaux laissent penser que PONVORY® n’a pas d’incidence sur la fertilité masculine (voir 16 TOXICOLOGIE NON CLINIQUE).
Appareil respiratoire
Dans l’étude OPTIMUM, la réduction par rapport au départ du pourcentage de la valeur prédite du volume expiratoire maximal seconde (VEMS) à 2 ans était de 8,3 % chez les patients traités par PONVORY® comparativement à 4,4 % chez les patients recevant le tériflunomide. L’effet du ponésimod sur la capacité vitale forcée (CVF) était moins prononcé que son effet sur le VEMS. La réduction du pourcentage moyen de la CVF prédite entre le départ et la Semaine 108 était de 2,8 % dans le groupe PONVORY® comparativement à 2,9 % dans le groupe tériflunomide. Les variations du VEMS et de la CVF semblent être partiellement réversibles après l’arrêt du traitement, mais l’information est insuffisante pour déterminer une réversibilité complète.
Dans l’étude OPTIMUM, 7 (1,2 %) patients ont arrêté le traitement par PONVORY® en raison d’événements indésirables pulmonaires (dyspnée). Aucun patient n’a abandonné le tériflunomide en raison d’événements indésirables pulmonaires. L’incidence globale des événements indésirables pulmonaires était rare et similaire dans les deux groupes, sauf la dyspnée, qui était la principale cause d’abandon du traitement dans le groupe PONVORY®. La dyspnée a été signalée chez 5,3 % (n = 30) des patients sous PONVORY® et chez 1,2 % (n = 7) des patients sous tériflunomide.
PONVORY® a été testé chez des patients atteints de SP et d’asthme léger à modéré ou de maladie pulmonaire obstructive chronique. Les variations du VEMS étaient similaires dans ce sous-groupe comparativement au sous-groupe de patients sans troubles pulmonaires initiaux.
PONVORY® doit être utilisé avec prudence chez les patients atteints d’une maladie respiratoire sévère, d’une fibrose pulmonaire ou d’une maladie pulmonaire obstructive chronique (y compris d’apnée du sommeil non traitée). Une évaluation spirométrique de la fonction respiratoire doit être effectuée pendant le traitement par PONVORY®, si le tableau clinique le justifie.
7.1 Populations particulières
7.1.1 Femmes enceintes
D’après des études menées chez l’animal, PONVORY® peut nuire au fœtus. PONVORY® est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS). Si une femme devient enceinte pendant le traitement, le traitement par PONVORY® doit être arrêté immédiatement.
D’après l’expérience humaine chez des patientes recevant un autre modulateur de récepteur de la sphingosine-1-phosphate (S1P), les données après commercialisation semblent indiquer que son utilisation est associée à un risque accru de malformations congénitales majeures.
Il n’existe pas d’études adéquates et bien contrôlées sur le traitement par PONVORY® chez les femmes enceintes.
D’après les données animales et le mode d’action de PONVORY®, ce médicament peut être nocif pour l’embryon ou le fœtus lorsqu’il est administré à une femme enceinte (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Des études sur la reproduction et le développement menées chez des rates et des lapines gravides ont démontré une toxicité développementale induite par le ponésimod, y compris une létalité embryonnaire et une augmentation des malformations fœtales (squelettiques et viscérales).
Les ASC0-24 chez les rats et les lapins à la dose sans effet nocif observé (DSENO) (1 mg/kg/jour chez les deux espèces) sont inférieures aux expositions systémiques humaines à la dose recommandée chez l’homme (DRH) de 20 mg/jour.
Les études cliniques portant sur le ponésimod ont exclu les femmes enceintes et les femmes qui allaitent. Dans l’ensemble des études cliniques, 29 sujets ont signalé une grossesse dont 19 femmes traitées par ponésimod. Tous les cas de grossesse ont été évalués comme n’étant pas liés au traitement à l’étude et ont entraîné l’arrêt du traitement à l’étude, conformément au protocole.
Programme POEM (Surveillance améliorée de l’évolution de la grossesse) de PONVORY® :
Les femmes exposées à PONVORY® pendant la grossesse sont encouragées à se joindre au programme POEM (Surveillance améliorée de l’évolution de la grossesse) de PONVORY® qui surveille l’évolution de la grossesse. Les professionnels de la santé inscrivent les patientes en signalant leur grossesse au fabricant Vanda Pharmaceuticals Inc., au 1-833-433-4336. Pour toute question ou préoccupation, consulter le site : www.ponvorycanada.com.
Le matériel aidant les professionnels de la santé à prendre en charge les patients est disponible en contactant Vanda Pharmaceuticals Inc., au 1-833-433-4336.
7.1.2 Femmes qui allaitent
Il n’existe aucune donnée sur la présence de PONVORY® dans le lait maternel ou sur les effets de PONVORY® sur le nourrisson allaité et la production de lait.
Une étude menée chez des rates allaitantes a montré une excrétion de ponésimod dans le lait.
Un risque pour les nouveau-nés et les nourrissons ne peut être exclu. Une décision doit être prise quant à l’arrêt de l’allaitement ou la non-instauration d’un traitement par PONVORY® en tenant compte du bienfait de l’allaitement pour l’enfant et du bienfait du traitement pour la femme.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de PONVORY® n’ont pas été évaluées chez les patients pédiatriques. PONVORY® n’est pas indiqué pour le traitement des patients de moins de 18 ans.
7.1.4 Personnes âgées
Les études cliniques portant sur le ponésimod n’ont pas inclus de patients âgés de 65 ans ou plus pour déterminer s’ils répondaient au traitement différemment que des sujets plus jeunes; par conséquent, PONVORY® doit être utilisé avec prudence chez cette population.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au total, 1 438 patients atteints de SP ont reçu PONVORY® à des doses d’au moins 2 mg par jour. Ces patients ont été inclus dans l’étude OPTIMUM, une étude de phase III contrôlée par traitement actif portant sur le ponésimod versus tériflunomide, dans une étude de phase II contrôlée par placebo et dans les études de prolongation non contrôlées de ces deux études menées chez des patients atteints de SP (voir 14 ÉTUDES CLINIQUES).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Dans l’étude OPTIMUM, 82 % des patients sous PONVORY® ont terminé le traitement de 2 ans et 12 % ont poursuivi l’étude au-delà du suivi de l’innocuité. La durée médiane du traitement était de 108 semaines (25 mois) sous PONVORY® et tériflunomide. Les effets indésirables les plus fréquents chez les patients sous PONVORY® étaient les suivants : augmentation du taux d’alanine aminotransférase (ALAT), rhinopharyngite et infection des voies respiratoires supérieures (Tableau 3).
Tableau 3 : Événements indésirables apparus en cours de traitement dans l’étude de phase III OPTIMUM (événements survenus chez au moins 2 % des patients traités par PONVORY® et signalés à un taux plus élevé d’au moins 1 % par comparaison aux patients traités par tériflunomide*)
Classe des organes du système Terme privilégié | PONVORY® (ponésimod) n = 565 (%) | Tériflunomide n = 566 (%) |
| Infections et infestations | ||
| Rhinopharyngite | 109 (19) | 95 (17) |
| Infection des voies respiratoires supérieures | 60 (11) | 59 (10) |
| Infection urinaire | 32 (6) | 29 (5) |
| Bronchite | 26 (5) | 25 (4) |
| Grippe | 24 (4) | 23 (4) |
| Infection virale des voies respiratoires | 18 (3) | 10 (2) |
| Infection des voies respiratoires | 17 (3) | 16 (3) |
| Pharyngite | 14 (2) | 14 (2) |
| Troubles du métabolisme et de la nutrition | ||
| Hypercholestérolémie | 13 (2) | 3 (1) |
| Affections psychiatriques | ||
| Anxiété | 18 (3) | 16 (3) |
| Affections du système nerveux | ||
| Étourdissements | 28 (5) | 15 (3) |
| Somnolence | 18 (3) | 9 (2) |
| Hypoesthésie | 14 (2) | 14 (2) |
| Affections de l’oreille et du labyrinthe | ||
| Vertige | 13 (2) | 7 (1) |
| Affections vasculaires | ||
| Hypertension | 45 (8) | 44 (8) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | 30 (5) | 7 (1) |
| Toux | 20 (4) | 14 (2) |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Extrémités douloureuses | 20 (4) | 17 (3) |
| Arthralgie | 17 (3) | 16 (3) |
| Troubles généraux et anomalies au site d’administration | ||
| Pyrexie | 12 (2) | 7 (1) |
| Investigations | ||
| Augmentation de l’alanine aminotransférase (ALAT) | 110 (19) | 53 (9) |
| Augmentation de l’aspartate aminotransférase (ASAT) | 36 (6) | 20 (4) |
| Augmentation de la protéine C-réactive | 12 (2) | 7 (1) |
| Augmentation des enzymes hépatiques | 13 (2) | 8 (1) |
*Dans ce tableau, les pourcentages présentés sont des pourcentages arrondis.
Dans le cadre de l’étude de phase II contrôlée par placebo, les effets indésirables les plus fréquents (incidence d’au moins 5 %) chez les patients sous PONVORY® étaient fatigue, dyspnée, étourdissements et augmentation de l’alanine aminotransférase. Les autres effets indésirables suivants sont survenus chez au moins 2 % des patients sous PONVORY® à 20 mg et plus fréquemment que chez les patients sous placebo (sans répondre au critère du taux de déclarations des EIM nécessaire pour être inclus dans l’étude OPTIMUM) : rhinite, fatigue, gêne thoracique, œdème périphérique, gonflement articulaire, hausse du taux sanguin de cholestérol, migraine, insomnie, dépression, dyspepsie, sécheresse buccale, bradycardie, dorsalgie et sinusite.
De plus, dans les études de prolongation non contrôlées, la pneumonie a été signalée comme effet indésirable.
Description de certains événements indésirables liés au traitement
Au cours de l’étude OPTIMUM, des événements indésirables survenus en cours de traitement (jusqu’à 108 semaines durant la phase de traitement + 15 jours après la fin du traitement) liés à la fréquence et au rythme cardiaque ont été observés chez 5,1 % des sujets dans le groupe ponésimod à 20 mg, comparativement à 4,2 % chez les sujets du groupe tériflunomide à 14 mg. Le risque relatif d’événements indésirables survenus en cours de traitement liés à la fréquence et au rythme cardiaque par rapport au tériflunomide était de 1,21 (IC à 95 % : 0,714; 2,053) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire).
Bradyarythmie
Dans l’étude OPTIMUM, on a observé au début du traitement une bradycardie sinusale à l’ECG (FC < 50 bpm) chez 5,8 % des sujets du groupe ponésimod à 20 mg, comparativement à 1,6 % des sujets du groupe tériflunomide à 14 mg; un bloc AV du premier degré a été observé chez 3,4 % des sujets du groupe ponésimod à 20 mg comparativement à 1,2 % des sujets du groupe tériflunomide à 14 mg. Au Jour 1, dans le sous-ensemble de sujets sous ponésimod à 20 mg qui présentaient un risque de bradyarythmie symptomatique au départ, la proportion de sujets ayant présenté de nouveaux signes de bradycardie sinusale à l’ECG (FC < 50 bpm) était de 20,0 %, comparativement à 3,0 % (tous asymptomatiques) dans le sous-ensemble de sujets exempts d’un risque de bradyarythmie symptomatique.
Trois sujets qui présentaient un risque de bradyarythmie symptomatique dans le groupe ponésimod à 20 mg (avec FC < 55 bpm avant l’instauration du traitement par le ponésimod) ont présenté une fréquence cardiaque asymptomatique après la première dose inférieure ou égale à 40 bpm comparativement à aucun sujet du sous-ensemble qui ne présentait pas de risque de bradyarythmie symptomatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire).
Tension artérielle
Le traitement prolongé est associé à une augmentation de la tension artérielle. Les patients sous PONVORY® ont eu une augmentation moyenne de la tension artérielle systolique de 2,9 mm Hg et de 2,8 mm Hg de la tension artérielle diastolique, comparativement à respectivement 2,8 et 3,1 mm Hg chez les patients sous tériflunomide. Une augmentation de la tension artérielle sous PONVORY® a été détectée pour la première fois environ un mois après l’instauration du traitement et a persisté avec la poursuite du traitement. Une augmentation égale ou supérieure à 20 mm Hg de la tension artérielle systolique a été signalée chez 24,6 % des sujets du groupe ponésimod à 20 mg et chez 29,2 % des sujets du groupe tériflunomide à 14 mg.
Par rapport au départ, une augmentation de la tension artérielle diastolique égale ou supérieure à 15 mm Hg en cours de traitement a été signalée chez 26,2 % des sujets sous ponésimod à 20 mg comparativement à 27,9 % chez les sujets du groupe tériflunomide à 14 mg (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Augmentation de la tension artérielle).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenant chez moins de 2 % des patients traités par PONVORY® et à une fréquence plus élevée d’au moins 1 % par comparaison à la fréquence observée chez les patients recevant du tériflunomide étaient les suivants : infection virale, zona, hyperkaliémie, laryngite, diminution du nombre de lymphocytes, lymphopénie, œdème maculaire, augmentation des transaminases et entorse ligamentaire.
Des convulsions ont été signalées chez 1,4 % des patients traités par PONVORY®, comparativement à 0,2 % chez les patients recevant du tériflunomide. On ignore si ces événements étaient liés aux effets de la SP, à PONVORY® ou à une combinaison des deux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Des réductions dose-dépendantes du volume expiratoire maximal par seconde (VEMS) ont été observées chez les patients traités par PONVORY® (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire).
Un cas de mélanome malin et deux cas de carcinome basocellulaire (0,4 %) ont été signalés chez des patients traités par PONVORY® comparativement à un cas de carcinome basocellulaire (0,2 %) chez les patients recevant du tériflunomide. Un risque accru de cancers cutanés a été signalé en association avec un autre modulateur S1P (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasies).
Les événements indésirables ont entraîné l’arrêt du traitement chez 8,7 % des patients traités par PONVORY®, comparativement à 6,0 % chez les patients traités par tériflunomide, le plus souvent en raison de dyspnée, d’augmentation de l’ALT et d’œdème maculaire.
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives
Données d’études cliniques
Tests de la fonction hépatique
Le traitement par des modulateurs du récepteur S1P est associé à une augmentation des taux sanguins de transaminases, principalement d’alanine aminotransférase (ALAT). La majorité des augmentations du taux d’ALAT sont survenues dans les 6 ou 12 mois qui suivaient l’instauration du traitement par PONVORY®. La plupart des cas d’augmentations du taux d’ALAT égales ou supérieures à 3 fois la limite supérieure de la normale (LSN) étaient des épisodes asymptomatiques transitoires uniques qui se sont résorbés au cours du traitement par PONVORY® ou après l’arrêt du traitement.
Dans l’étude OPTIMUM, des résultats anormaux des enzymes hépatiques ont été signalés plus fréquemment chez les patients traités par PONVORY® (22,7 %) que chez les patients sous tériflunomide (12,2 %), principalement en raison d’une augmentation du taux d’ALAT (17 % vs 8 %), d’une augmentation du taux d’ASAT (5,5 % vs 3,2 %), d’une augmentation des enzymes hépatiques (2,1 % vs 1,4 %) et d’une augmentation des transaminases (1,6 % vs 0,5 %).
Triglycérides et cholestérol
Dans l’étude OPTIMUM, les variations moyennes du taux de triglycérides depuis le début de l’étude allaient de 0,145 à 0,262 chez les patients traités par PONVORY® et de -0,127 à 0,015 mmol/L chez les patients traités par tériflunomide.
Des augmentations du taux de cholestérol survenues en cours de traitement depuis le début de l’étude jusqu’à des valeurs supérieures à 7,75 mmol/L ont été signalées chez 8 % des patients traités par PONVORY® comparativement à 3,5 % chez les patients traités par tériflunomide.
Nombre de lymphocytes
Dans l’étude OPTIMUM, la diminution moyenne en pourcentage du nombre de lymphocytes depuis le début de l’étude et jusqu’à la dernière mesure effectuée en cours de traitement était de -61,17 % dans le groupe ponésimod à 20 mg, comparativement à -12,49 % dans le groupe tériflunomide. La diminution du nombre de lymphocytes était réversible.
Potassium
Dans le cadre de l’étude OPTIMUM, un taux de potassium supérieur à 5,5 mmol/L a été observé chez 57 (10,1 %) et 50 (8,8 %) des patients, et un taux supérieur à 6,0 mmol/L a été observé chez 9 (1,6 %) et 18 (3,2 %) des patients traités respectivement par PONVORY® et tériflunomide.
Tableau 4 : Résultat de laboratoire anormal chez les patients traités par PONVORY® et observé à une incidence plus élevée que dans le groupe tériflunomide (différence entre les groupes > 5 %)
| Résultat de laboratoire anormal | PONVORY® n = 565 % | Tériflunomide n = 566 % |
| Alanine aminotransférase ≥ 3 LSN (U/L) | 20 % | 11 % |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le métabolisme du ponésimod comprend de multiples voies indépendantes, impliquant des enzymes du CYP (2J2, 3A4, 3A5, 4F3A et 4F12) et des enzymes autres que celles du CYP, pour former deux principaux métabolites circulants, soit M12 et M13. PONVORY® subit également une glucuronidation directe (principalement par l’entremise de l’UGT1A1 et de l’UGT2B7), mais aussi dans une moindre mesure par l’entremise de l’UGT1A3, l’UGT1A4 et l’UGT2B4, en plus de passer par d’autres voies métaboliques directes mineures.
9.4 Interactions médicament-médicament
Effet d’autres médicaments sur le ponésimod
Il est peu probable que les médicaments qui sont des inhibiteurs des principales enzymes CYP ou UGT influent sur la pharmacocinétique du ponésimod.
Lors d’un essai clinique qui a été mené auprès d’adultes en bonne santé et qui visait à comparer l’exposition au ponésimod après l’administration du schéma approuvé d’augmentation graduelle de la dose jusqu’à 20 mg/kg sur une période de 15 jours avec ou sans administration concomitante de carbamazépine (un inducteur puissant du CYP3A4 et de l’UGT1A1) à raison de 300 mg deux fois par jour à l’état d’équilibre, l’administration concomitante de carbamazépine a réduit la Cmax et l’ASC du ponésimod de 19,6 % et de 25,7 %, respectivement. Le rapport des moyennes géométriques (intervalle de confiance à 90 %) était de 80,42 % (73,05 à 88,52) pour la Cmax du ponésimod et de 74,31 % (66,79 à 82,68) pour l’ASC24h du ponésimod. On ignore si la baisse observée de l’exposition systémique au ponésimod serait pertinente sur le plan clinique. La prudence est de mise lors d’une utilisation concomitante.
Le ponésimod n’est pas un substrat de la glycoprotéine P (P-gp), de la protéine de résistance du cancer du sein (BCRP) ou de l’anion organique transporteur des polypeptides 1B1 et 1B3 (OATP1B1 et OATP1B3).
Le M13 est un substrat du OATP1B1, OATP1B3 et BCRP. Toutefois, on ne s’attend pas à ce qu’il y ait une interaction avec les inhibiteurs de ces transporteurs.
Effet du ponésimod sur d’autres médicaments
D’après des données in vitro, le ponésimod peut agir comme inhibiteur du transporteur d’efflux BCRP dans l’intestin. Cette interaction n’a pas été étudiée dans les essais cliniques. Il faut user de prudence lors de l’utilisation concomitante de ponésimod et de médicaments transportés par le BCRP.
On ne s’attend pas à ce que le ponésimod et son métabolite M13 inhibent la P-gp, l’OATP1B1 et l’OATP1B3, les transporteurs d’anions organiques 1 et 3 (OAT1 et OAT3), les transporteurs de cations organiques 1 et 2 (OCT1 et OCT2) et les transporteurs d’extrusion de multiples médicaments et toxines 1 et 2 (MATE1 et MATE2-K) à des concentrations cliniquement pertinentes.
Les études in vitro indiquent que le ponésimod et son métabolite M13 ne devraient pas inhiber l’activité des enzymes CYP (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP2J2 et CYP3A4) et UGT (UGT1A1 et UGT2B7) ni induire l’expression des enzymes CYP à la dose thérapeutique de 20 mg une fois par jour. Le potentiel d’interaction avec le métabolite M12 n’a pas été étudié, car l’exposition à ce métabolite représente moins de 10 % de l’exposition totale liée au médicament à la dose thérapeutique de 20 mg une fois par jour.
La liste des médicaments présentés au Tableau 5 repose sur des rapports ou des études de cas d’interactions médicamenteuses, ou des interactions possibles en raison de l’ampleur et de la gravité prévue de l’interaction.
Tableau 5 : Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Aténolol | EC | L’aténolol n’a pas eu d’effet sur les paramètres pharmacocinétiques de PONVORY®. Les données disponibles ont indiqué que PONVORY® n’a pas influé sur la pharmacocinétique de l’aténolol. Le traitement concomitant a entraîné une réduction plus forte et plus prolongée de la fréquence cardiaque comparativement à PONVORY®. | La prudence est de mise lors d’une utilisation concomitante de PONVORY® (voir 4.1 Considérations posologiques, Effets cardiaques). |
| Diltiazem | EC | Le diltiazem n’a pas eu d’effet sur les paramètres pharmacocinétiques de PONVORY®. Les données disponibles ont indiqué que PONVORY® n’a pas eu d’effet sur la pharmacocinétique du diltiazem. Le traitement concomitant a entraîné une réponse chronotrope négative légèrement moins prononcée comparativement à PONVORY®. | La prudence est de mise lors d’une utilisation concomitante de PONVORY® (voir 4.1 Considérations posologiques, Effets cardiaques). |
| Propranolol | EC | Aucune variation cliniquement pertinente de la pharmacocinétique de PONVORY®, du propranolol ou du 4-hydroxypropranolol. L’administration concomitante de propranolol une fois par jour a entraîné à l’état d’équilibre un effet additif sur la fréquence cardiaque. | La prudence est de mise lors d’une utilisation concomitante de PONVORY® (voir 4.1 Considérations posologiques, Effets cardiaques). |
| Contraceptifs oraux (éthinylestradiol et noréthindrone) | EC | PONVORY® n’a pas eu d’effet sur l’exposition à | On ne s’attend pas à ce que l’utilisation concomitante de |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| l’éthinylestradiol; la Cmax et l’ASC de la noréthindrone ont été réduites respectivement de 13 et 16 %. | PONVORY® diminue l’efficacité des contraceptifs hormonaux. | ||
Inducteurs puissants du CYP3A4 et de l’UGT1A1 (p. ex. rifampicine, phénytoïne, carbamazépine) | EC | L’administration concomitante de carbamazépine à 300 mg deux fois par jour à l’état d’équilibre a réduit la Cmax et l’ASC de PONVORY® de 19,6 % et 25,7 %, respectivement. | La prudence est de mise lors d’une utilisation concomitante de PONVORY®. |
Substrats du BCRP Agents chimiothérapeutiques (p. ex. méthotrexate, dérivés de la camptothécine) Inhibiteurs de la tyrosine kinase Rosuvastatine et sulfasalazine | T | D’après les données in vitro, le ponésimod pourrait inhiber le BCRP dans l’intestin. L’exposition systémique à des médicaments qui sont des substrats de ce transporteur pourrait être augmentée avec l’utilisation concomitante de PONVORY®. | La prudence est de mise lors d’une utilisation concomitante de PONVORY®. |
EC = étude clinique; T = théorique
Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs
PONVORY® n’a pas été étudié en association avec des traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs. PONVORY® est contre-indiqué chez les patients immunodéprimés qui prennent ces traitements. La prudence est de mise lors de l’administration de PONVORY® dans les semaines qui suivent l’administration de ces médicaments (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections).
Lors du passage de médicaments ayant des effets prolongés sur le système immunitaire à PONVORY®, la demi-vie et le mode d’action de ces médicaments doivent être pris en compte afin d’éviter les effets additifs non intentionnels sur le système immunitaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Effets immunosuppresseurs additifs non intentionnels d’un traitement antérieur par des immunosuppresseurs ou par des traitements immunomodulateurs).
Médicaments antiarythmiques et autres médicaments allongeant l’intervalle QTc
Dans le cadre d’une étude approfondie portant sur l’intervalle QT, des doses suprathérapeutiques de 40 et 100 mg ont été administrées en comprimés à des sujets sains. PONVORY® était associé à un allongement de l’intervalle QTc (voir 10.2 Pharmacodynamie, Effet sur l’intervalle QT/QTc et électrophysiologie cardiaque). PONVORY® n’a pas fait l’objet d’études chez les patients sous médicaments qui allongent l’intervalle QT. Les antiarythmiques de classe Ia (p. ex. procaïnamide, disopyramide) et de classe III (p. ex. amiodarone, sotalol) allongent l’intervalle QTc et ont été associés à des cas de torsades de pointes; ces médicaments ont été exclus des essais cliniques sur la SP. Puisque l’instauration du traitement par PONVORY® entraîne à la fois un ralentissement de la fréquence cardiaque et un allongement de l’intervalle QTc, il faut éviter d’utiliser ces médicaments avec PONVORY®. Si un traitement par PONVORY® est envisagé, ces patients doivent être évalués par un cardiologue avant d’instaurer le traitement afin d’évaluer la pertinence du traitement et de déterminer la surveillance la plus appropriée, qui peut comprendre la surveillance de nuit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire).
En plus des antiarythmiques de classe Ia et de classe III, d’autres médicaments ont été associés à un allongement de l’intervalle QTc et/ou des torsades de pointes, il faut consulter les sources d’information actuelles pour obtenir une liste complète des médicaments qui allongent l’intervalle QTc.
Médicaments ralentissant la fréquence cardiaque
L’instauration du traitement par PONVORY® ralentit transitoirement la fréquence cardiaque et cause des retards de la conduction AV. Chez les patients sous médicaments qui ralentissent la fréquence cardiaque, le traitement par PONVORY® ne doit généralement pas être instauré sans avoir consulté un cardiologue en raison de l’effet additif potentiel sur la fréquence cardiaque (p. ex. antiarythmiques, bêta-bloquants, inhibiteurs calciques) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Bêta-bloquants
L’effet bradyarythmique est plus prononcé lorsque PONVORY® est ajouté à un bêta-bloquant. Il faut faire preuve de prudence lorsque PONVORY® est instauré chez des patients recevant un bêta-bloquant. Chez les patients sous une dose stable de bêta-bloquant, il faut tenir compte de la fréquence cardiaque au repos avant d’instaurer le traitement par PONVORY®. Il pourrait être nécessaire d’interrompre temporairement le traitement par bêta-bloquant avant d’instaurer PONVORY® (voir 4.1 Considérations posologiques, Effets cardiaques). Si le traitement par PONVORY® est envisagé chez les patients sous traitement prolongé par bêta-bloquant, il faut obtenir l’avis d’un cardiologue avant d’instaurer le traitement et les patients doivent faire l’objet de surveillance durant l’instauration du traitement, conformément aux procédures semblables à celles recommandées pour les patients atteints d’affections cardiaques préexistantes (voir 4.4 Administration, Surveillance post-première dose chez les patients avec certains troubles cardiaques préexistants).
Dans une étude sur les interactions médicament-médicament, le schéma à dose croissante de ponésimod (voir 4.2 Posologie recommandée et ajustement posologique) a été utilisé chez des sujets recevant du propranolol (80 mg) une fois par jour à l’état d’équilibre. Aucun changement significatif de la pharmacocinétique du ponésimod ou du propranolol n’a été observé.
Comparativement à un traitement par ponésimod seul, l’association de propranolol après la première dose de ponésimod (2 mg) a entraîné une diminution de la fréquence cardiaque horaire moyenne de 12,4 bpm (IC à 90 % : -15,6 à -9,1); cette diminution était de 7,4 bpm (IC à 90 % : -10,9 à -3,9) avec l’administration de la première dose de ponésimod à 20 mg après les augmentations de doses initiales.
Vaccins
Les vaccins seraient moins efficaces s’ils sont administrés pendant un traitement par PONVORY® et jusqu’à 1 semaine après l’arrêt du traitement.
Évitez les vaccins vivants atténués pendant que les patients suivent un traitement par PONVORY®. S’il est nécessaire d’administrer un vaccin vivant atténué, le traitement doit être interrompu 1 semaine avant et jusqu’à 4 semaines après un vaccin planifié (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Risque d’infections).
9.5 Interactions médicament-aliment
L’alimentation n’a aucun effet cliniquement pertinent sur la pharmacocinétique du ponésimod. Par conséquent, on peut prendre PONVORY® avec ou sans aliments.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le ponésimod est un modulateur du récepteur de la sphingosine-1-phosphate (S1P). Le ponésimod active fortement le sous-type 1 du récepteur S1P (S1P1).
La liaison du ponésimod aux récepteurs S1P1 des lymphocytes empêche les lymphocytes de sortir des ganglions lymphatiques, réduisant ainsi le nombre de lymphocytes dans le sang périphérique. Le mécanisme par lequel le ponésimod exerce ses effets thérapeutiques dans la SP est inconnu, mais il pourrait impliquer une réduction de la migration des lymphocytes dans le système nerveux central.
10.2 Pharmacodynamie
Système immunitaire
Chez les volontaires sains, le ponésimod induit une réduction dose-dépendante du nombre de lymphocytes dans le sang périphérique à partir d’une dose unique de 5 mg et plus, la réduction la plus importante étant observée 6 heures après l’administration de la dose, réduction causée par la séquestration réversible des lymphocytes dans les tissus lymphoïdes.
Après 7 doses quotidiennes de 20 mg, la plus forte diminution du nombre absolu moyen de lymphocytes était de 26 % par rapport au départ (650 cellules/µL); elle a été observée 6 heures après l’administration. Les lymphocytes B [CD19+] et T [CD3+] du sang périphérique et les sous-groupes de lymphocytes T auxiliaires [CD3+CD4+] et de lymphocytes T cytotoxiques [CD3+CD8+] sont tous touchés, alors que les lymphocytes NK ne le sont pas. Les lymphocytes T auxiliaires étaient plus sensibles aux effets du ponésimod que les lymphocytes T cytotoxiques.
La modélisation pharmacocinétique-pharmacodynamique montre que le nombre de lymphocytes retrouvait une valeur normale (≥ 1,0 x 10⁹ cellules/L) chez plus de 90 % des sujets sains dans la semaine qui suivait l’arrêt du traitement. Dans le programme de développement, le nombre de lymphocytes périphériques retrouvait une valeur normale dans la semaine qui suivait l’arrêt du traitement par PONVORY®.
Fréquence et rythme cardiaque
Le ponésimod entraîne une réduction dose-dépendante transitoire de la fréquence cardiaque ainsi que des retards de conduction AV au moment de l’instauration du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Bradyarythmie et retards de conduction auriculoventriculaire). Les diminutions de la fréquence cardiaque ont atteint un plateau à des doses égales ou supérieures à 40 mg; les événements bradyarythmiques (blocs AV) ont été détectés à une incidence plus élevée lors du traitement par PONVORY® que lors du traitement par placebo. Cet effet commence au cours de la première heure qui suit l’administration de la dose et est maximal entre 2 et 4 heures après l’administration de la dose. La fréquence cardiaque retrouve généralement la valeur observée avant l’administration 4 à 5 heures après l’administration de la dose le Jour 1 et les effets diminuent avec la répétition des administrations, ce qui indique une tolérance.
Avec l’augmentation graduelle de la dose de ponésimod, la réduction de la fréquence cardiaque est moins prononcée. Aucun bloc AV du deuxième degré de type Mobitz II ou de degré plus élevé n’a été observé.
La diminution de la fréquence cardiaque induite par le ponésimod peut être neutralisée par l’atropine.
Bêta-bloquants
L’effet chronotrope négatif de la co-administration de ponésimod et de propranolol a été évalué dans le cadre d’une étude pharmacodynamique d’innocuité spécifique. L’ajout de ponésimod au propranolol à l’état d’équilibre a un effet additif sur la fréquence cardiaque. La plus grande variation de la différence moyenne maximale de la fréquence cardiaque horaire moyenne par rapport au départ en temps apparié (FCEmax) entre l’association ponésimod/propranolol et le ponésimod seul était de -12,4 bpm (IC à 90 % : -15,61 à -9,14 bpm); cela a été observé dès la première dose de ponésimod à 2 mg plus 80 mg de propranolol à l’état d’équilibre. La différence entre les traitements s’est estompée aux doses subséquentes pour atteindre -7,4 bpm (IC à 90 % : -10,89 à -3,88 bpm) à la première dose de 20 mg de ponésimod (après augmentation de la dose) plus propranolol à l’état d’équilibre. La moyenne la plus faible du nadir de la fréquence cardiaque horaire moyenne (FCnadir) dans le groupe recevant le traitement d’association était de 48,9 bpm (IC à 95 % : 46,43 à 51,27 bpm); cette moyenne a été observée au troisième jour du schéma à dose croissante de la dose de ponésimod (3 mg) et elle est passée à 54,1 bpm (51,72 à 56,53 bpm) à la première dose de 20 mg de ponésimod.
Effet sur l’intervalle QT/QTc et électrophysiologie cardiaque
Dans le cadre d’une étude randomisée, à double insu, avec groupes parallèles et contrôlée par placebo et traitement actif à doses multiples portant sur l’ECG et menée auprès d’adultes sains (58 sujets par groupe de traitement), le ponésimod par voie orale a été administré selon le schéma à dose croissante suivant : 10 mg aux Jours 2 à 4, 20 mg aux Jours 5 à 7, 40 mg aux Jours 8 à 12, 60 mg aux Jours 13 à 15, 80 mg aux Jours 16 à 18 et 100 mg aux Jours 19 à 23. Le ponésimod a allongé le QTcI moyen (ΔΔ QTcI) ajusté en fonction de la valeur initiale et corrigé en fonction du placebo avec un effet maximal moyen de 6,9 ms (IC à 90 % : 2,5; 11,3) sous ponésimod à 40 mg et de 9,1 ms (IC à 90 % : 4,1; 14) sous ponésimod à 100 mg. L’effet d’allongement maximal de l’intervalle QTc est survenu 2,5 heures après l’administration de la dose de 40 mg de ponésimod et 8 heures après l’administration de la dose de 100 mg de ponésimod. Il n’existait pas de signal uniforme d’une incidence accrue de valeurs aberrantes de l’intervalle QTcI associé au traitement par le ponésimod, ni de valeurs absolues (QTcl > 480 ms), ni de variation par rapport aux valeurs initiales (allongement du QTcl > 60 ms).
La réduction maximale de la fréquence cardiaque moyenne par rapport au départ était de 9 bpm pour la fréquence cardiaque des signes vitaux et pour la fréquence cardiaque de l’ECG à 12 dérivations; elle a été observée 2,5 heures après l’administration de la dose initiale de ponésimod à 10 mg.
Fonction pulmonaire
Des réductions dose-dépendantes du VEMS ont été observées chez les sujets traités par ponésimod; ces réductions étaient supérieures à celles observées chez les sujets recevant le placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire). Les effets observés sur la fonction pulmonaire peuvent être neutralisés avec l’administration d’un bêta-2 agoniste à courte durée d’action.
10.3 Pharmacocinétique
Tableau 6 : Résumé des paramètres pharmacocinétiques du ponésimod chez des témoins sains
| Cmax | Tmax | T1/2 (h) | ASC0-inf | CL | Vd | |
| Moyenne (après une dose unique)* | 91,7 ng/mL | 2-4 h | 33 | 1 318 h·ng/mL | 3,8 L/h | 160 L |
* La Cmax, la Tmax, la T ½ et l’ASC ont été obtenues après une dose unique de 20 mg de ponésimod. La CL et la Vd ont été déterminées à l’aide d’une dose i.v. de 5 mg de ponésimod.
Absorption : Le délai pour atteindre de la concentration plasmatique maximale de ponésimod est de 2 à 4 heures après l’administration de la dose. L’absorption du ponésimod est importante. La biodisponibilité orale absolue d’une dose de 10 mg est de 84 %.
À la suite d’une administration orale de ponésimod, la Cmax et l’ASC ont augmenté approximativement de manière proportionnelle à la dose dans l’intervalle de doses étudié (1 à 75 mg). Les taux à l’état d’équilibre sont environ 2,0 à 2,6 fois plus élevés qu’avec une dose unique et sont atteints après 3 jours d’administration de la dose d’entretien de ponésimod.
Le profil pharmacocinétique du ponésimod est caractérisé par une faible variabilité intersujets, environ 25 % dans l’ensemble des études.
La pharmacocinétique du ponésimod est similaire chez les sujets sains et les sujets atteints de SP.
Effet de l’alimentation
Le profil pharmacocinétique du ponésimod était similaire chez les sujets à jeun et chez les sujets qui s’alimentaient. Comparativement aux sujets à jeun, la Cmax était légèrement plus élevée et le tmax légèrement retardé chez les sujets qui s’alimentaient, bien que ces différences n’aient pas été considérées comme cliniquement significatives.
L’alimentation n’a pas d’effet cliniquement pertinent sur la pharmacocinétique du ponésimod; par conséquent, PONVORY® peut être pris avec ou sans aliments.
Distribution : Le ponésimod est distribué dans les tissus de l’organisme à un volume moyen modéré de distribution de 160 L. Le ponésimod et le M13 sont fortement liés aux protéines plasmatiques (≥ 99 %); ils sont principalement distribués dans la fraction plasmatique du sang entier, avec des valeurs de coefficient de partition plasmatique de 78,5 % et de presque 100 %, respectivement.
Métabolisme : Le ponésimod est largement métabolisé avant excrétion chez l’humain, bien que le ponésimod inchangé soit le principal composant circulant dans le plasma. Un métabolite majeur, le M13, et un métabolite mineur, le M12, ont également été identifiés dans le plasma humain, et représentent respectivement 20 et 6 % de l’exposition totale au médicament. Comme les deux métabolites sont plus de 10 fois moins actifs que le ponésimod dans les tests d’activité in vitro, on s’attend à ce que ni l’un ni l’autre ne contribue de façon pertinente à l’activité aux doses thérapeutiques de ponésimod.
Le métabolisme du ponésimod en M13 résulte essentiellement d’une association d’activités enzymatiques autres que celles des enzymes du cytochrome P450 (CYP450). Plusieurs enzymes du CYP450 (CYP2J2, CYP3A4, CYP3A5, CYP4F3A et CYP4F12) et d’autres enzymes ne faisant pas partie du CYP450 catalysent l’oxydation du ponésimod en M12. Les enzymes ne faisant pas partie du CYP450 qui participent à la formation de M12 et de M13 n’ont pas été identifiées de façon concluante. Le ponésimod subit également une glucuronidation directe (principalement par l’entremise de l’UGT1A1 et l’UGT2B7, mais aussi par l’entremise de l’UGT1A3, l’UGT1A4 et l’UG2B4).
Élimination : Une clairance systémique du ponésimod de 3,8 L/heure a été estimée chez des sujets sains. La demi-vie d’élimination après administration orale est d’environ 33 heures.
Après une administration d’une dose orale unique de ponésimod marqué au carbone 14, 57 à 80 % de la dose a été retrouvée dans les fèces (16 % sous forme de ponésimod inchangé) et 10 à 18 % dans l’urine (aucun ponésimod inchangé), 14 et 0,3 % de la dose a été retrouvée sous forme de M12 dans les selles et l’urine, respectivement, et 1,7 et moins de 1 % de la dose a été retrouvée sous forme de M13 dans les selles et l’urine, respectivement.
Populations particulières et états pathologiques
- Enfants et adolescents : PONVORY® n’a pas été étudié chez les enfants et les adolescents.
- Personnes âgées : Les résultats de la pharmacocinétique de population laissent penser que l’âge n’a pas eu d’effet significatif sur la pharmacocinétique du ponésimod, cependant les essais cliniques portant sur le ponésimod n’ont pas inclus de patients de 65 ans et plus. PONVORY® doit être utilisé avec prudence chez cette population.
- Sexe : Le sexe n’a aucune influence cliniquement significative sur la pharmacocinétique du ponésimod.
Femmes enceintes ou qui allaitent : Selon les études menées chez les animaux,
PONVORY® pourrait nuire au fœtus. PONVORY® est contre-indiqué durant la grossesse (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTION, 7.1.1 Femmes enceintes, 7.1.2 Femmes qui allaitent).
- Polymorphisme génétique : D’après des études non cliniques, aucune donnée probante n’a montré que le polymorphisme aurait une incidence sur le métabolisme du ponésimod. Il n’est pas nécessaire d’effectuer des tests de génotypage chez les patients atteints de SP, car il n’y a pas de métabolisme majeur par les enzymes CYP polymorphes.
- Origine ethnique : Aucune différence pharmacocinétique cliniquement pertinente n’a été observée entre des sujets japonais et caucasiens.
Insuffisance/Atteinte hépatique :
Une étude à dose unique de ponésimod à 10 mg menée auprès d’adultes présentant une insuffisance hépatique légère, modérée ou sévère (n = 8 dans chaque groupe; respectivement de classes A, B et C de Child-Pugh) n’a montré aucune variation de la Cmax du ponésimod, mais l’ASC0-∞ du ponésimod a été multipliée respectivement par 1,3; 2,0 et 3,1 comparativement aux sujets sains. La demi-vie d’élimination du ponésimod a également été multipliée respectivement par 1,5; 1,8 et 2,6 dans ces groupes.
L’insuffisance hépatique a également modifié les paramètres pharmacocinétiques des métabolites M12 et M13 comparativement aux sujets sains. Dans le cas du métabolite M12, la t½ d’élimination était environ 1,5; 2,1 et 2,5 fois plus longue dans les groupes atteints d’insuffisance hépatique légère, modérée et sévère, respectivement, comparativement aux sujets sains. Cela a augmenté l’exposition (ASC) au métabolite M12 de 1,3, 4,3 et 5,6, respectivement. Dans le cas du métabolite M13, la demi-vie d’élimination était 2,1, 2,4 et 3,1 fois plus longue dans les groupes atteints d’insuffisance hépatique légère, modérée et sévère, respectivement, comparativement aux sujets sains. Cela a augmenté de 1,2, 1,7 et 2,1 fois, respectivement l’exposition (ASC) au métabolite M13.
PONVORY® est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou sévère, car le risque d’effets indésirables pourrait être plus élevé (voir 2 CONTRE-INDICATIONS). Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh).
Insuffisance/Atteinte rénale :
Une étude à dose orale unique de ponésimod à 10 mg menée auprès de patients atteints d’insuffisance rénale modérée ou sévère (n = 8 pour chaque groupe) indique qu’il n’est pas nécessaire d’ajuster la dose chez les patients atteints d’insuffisance rénale.
Chez les sujets adultes atteints d’insuffisance rénale modérée ou sévère (clairance estimée de la créatinine [Clcr] selon Cockroft-Gault se situant entre 30 et 59 mL/min pour l’insuffisance rénale modérée et inférieure à 30 mL/min pour l’insuffisance rénale sévère), il n’y a eu aucune variation significative de la Cmax et de l’ASC du ponésimod comparativement aux sujets ayant une fonction rénale normale (Clcr supérieure à 90 mL/min).
L’effet de la dialyse sur la pharmacocinétique du ponésimod n’a pas été étudié. En raison de la forte liaison du ponésimod aux protéines plasmatiques (supérieure à 99 %), la dialyse ne devrait pas modifier la concentration totale du ponésimod et la concentration du ponésimod non lié; aucun ajustement posologique n’est prévu en fonction de ces considérations.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à température ambiante (entre 15 et 30 °C) dans l’emballage d’origine.
PONVORY® doit être utilisé pendant la durée de conservation. Voir la date de péremption sur la boîte spécifique au traitement d’instauration (boîte de départ) et sur la boîte spécifique au traitement d’entretien (boîte d’entretien).
PONVORY® doit être conservé hors de la portée et de la vue des enfants.
Tout produit inutilisé ou déchet doit être jeté conformément aux exigences locales.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Les boîtes spécifiques au traitement d’instauration et au traitement d’entretien contiennent chacune des étuis à l’épreuve des enfants. Appuyer sur les étuis et maintenir enfoncé pour ouvrir les plaquettes alvéolées. Replier la plaquette et la glisser fermement dans l’étui jusqu’au verrouillage.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom commercial : PONVORY®
Dénomination commune : ponésimod
Nom chimique : (2Z,5Z)-5-[3-chloro-4-[(2R)-2,3-dihydroxypropoxy]benzylidène]-3- (2-méthylphényl)-2-(propylimino)-1,3-thiazolidine-4-one
Formule moléculaire et masse moléculaire :
Formule moléculaire : C23H25ClN2O4S
Masse moléculaire : 460,97 g/mol
Formule développée :
Propriétés physicochimiques : La substance médicamenteuse est une poudre de couleur blanche à légèrement jaunâtre dont la solubilité est de 0,669 µg/mL dans l’eau à 20 °C et qui est pratiquement insoluble ou insoluble dans un milieu aqueux dont le pH se situe entre 1,23 et 12,79.
14 ÉTUDES CLINIQUES
L’efficacité et l’innocuité de PONVORY® ont été démontrées dans l’étude de phase III OPTIMUM, une étude de supériorité contrôlée par traitement actif, multicentrique, randomisée, à double insu et à groupes parallèles menée auprès de patients atteints de SP récurrente et traités pendant 108 semaines (Tableau 7). 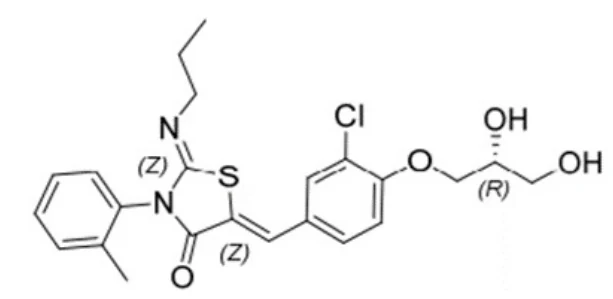
14.1 Conception et caractéristiques démographiques de l’étude
Tableau 7 : Résumé des données démographiques des patients de l’étude OPTIMUM dans le traitement des formes récurrentes de SP
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
AC-058- B301 (OPTIMUM) | Étude de supériorité contrôlée par traitement actif, randomisée, multicentrique, à double insu et à groupes parallèles, avec le tériflunomide comme comparateur actif. | PONVORY® à 20 mg ou tériflunomide à 14 mg, Une fois par jour (par voie orale) pendant 108 semaines. | Total = 1 133 PONVORY® (n = 567) Tériflunomide (n = 566) | 37 ans (18 à 55 ans) | Hommes : 35 % Femmes : 65 % |
Dans l’étude OPTIMUM, 1 133 patients ont été randomisés pour recevoir soit PONVORY® (n = 567), soit du tériflunomide (n = 566); tous les patients commençaient le traitement par un une augmentation progressive de la dose pendant 14 jours à une dose de départ de 2 mg (voir 4.2 Posologie recommandée et ajustement posologique).
L’étude portait sur des patients présentant des formes récurrentes de SP depuis l’apparition de la maladie (sclérose en plaques récurrente-rémittente [SPRR] ou sclérose en plaques progressive secondaire [SPPS] ponctuée de rechutes) et un score à l’échelle étendue d’incapacité de Kurtzke (ou échelle EDSS [Expanded Disability Status Scale]) de 0 à 5,5; ces patients devaient également avoir présenté au moins une rechute au cours de l’année précédente ou deux rechutes au cours des deux années précédentes, ou avoir au moins une lésion rehaussée par le gadolinium (Gd+) observée lors d’une IRM cérébrale réalisée au cours des 6 derniers mois ou au début de l’étude.
Le délai moyen (valeur médiane) entre la randomisation et les premiers symptômes de SP était de 7,6 (5,7) ans et les caractéristiques démographiques et pathologiques initiales étaient équilibrées entre les groupes de traitement (Tableau 8).
L’exposition moyenne au traitement était de 96,7 semaines pour les patients traités par PONVORY® et de 97,5 semaines pour les patients traités par tériflunomide.
Tableau 8 : Principales caractéristiques initiales, ensemble complet d’analyses
| Caractéristiques | PONVORY® n = 567 | Tériflunomide n = 566 |
| Score EDSS au départ (moyenne) | 2,57 (É-T : 1,17) | 2,56 (É-T : 1,22) |
| Nombre de rechutes au cours de l’année précédant l’entrée dans l’étude (moyenne) | 1,2 | 1,3 |
AMM* (quel qu’il soit) reçu dans les 2 ans précédant la randomisation
| 37,6 % 62,4 % | 37,3 % 62,7 % |
| Présence de lésions en T1 Gd+ au départ | 39,9 % | 45,4 % |
Présence de lésions en T2 au départ
| 11 % 89 % | 8 % 92 % |
Temps moyen écoulé depuis la plus récente rechute (mois) au moment de la sélection (min, max.) | 5,4 (0,2; 44,9) | 5,0 (0,3; 26,2) |
Sous-type de sclérose en plaques
| 97,4 % 2,6 % | 97,5 % 2,5 % |
| Maladie hautement active# | 35,6 % | 35,3 % |
* AMM = agent modificateur de la maladie pour la SP; É-T = écart-type
# Un sujet était considéré comme atteint d’une maladie hautement active si l’une ou les deux conditions suivantes étaient remplies :
- 1)
AMM (quel qu’il soit) reçu pour la SP dans les 12 mois précédant la randomisation et un ou les deux cas suivants :
- au moins 1 rechute dans l’année précédant l’entrée dans l’étude et au moins 1 lésion en T1 Gd+ et/ou au moins 9 lésions en T2 visibles sur l’IRM de départ (IRM revue de manière centralisée);
- nombre de rechutes dans l’année précédant l’entrée dans l’étude supérieur ou égal au nombre de rechutes au cours des une à deux années précédant l’entrée dans l’étude, chez des sujets ayant présenté au moins une rechute dans les 2 années précédant l’entrée dans l’étude.
- 2) Au moins 2 rechutes dans l’année précédant l’entrée dans l’étude ainsi qu’un score EDSS initial supérieur à 2 et au moins 1 lésion en T1 Gd+ visible sur l’IRM de départ (IRM revue de manière centralisée).
Des évaluations neurologiques ont été effectuées toutes les 12 semaines et dès qu’on soupçonnait une rechute. Une IRM cérébrale a été réalisée au début de l’étude et aux Semaines 60 et 108. Parmi les patients randomisés, 86,4 % des patients traités par PONVORY® et 87,5 % des patients traités par tériflunomide ont terminé l’étude conformément au protocole.
Le principal critère d’évaluation de l’étude était le taux de rechute annuel (TRA) entre le début et la fin de l’étude.
Les tests séquentiels de repli hiérarchisés prédéfinis (prespecified hierarchical fallback testing sequence) comprenaient le critère d’évaluation principal et les critères d’évaluation secondaires suivants :
- 1) Variation entre le début de l’étude et la Semaine 108 des symptômes liés à la fatigue selon le domaine des symptômes du questionnaire FSIQ-RMS (Fatigue Symptoms and Impacts Questionnaire – Relapsing Multiple Sclerosis).
- 2) Nombre cumulé de lésions actives uniques combinées (LAUC), définies comme de nouvelles lésions en T1 Gd+ plus de nouvelles lésions en T2 ou des lésions en T2 qui s’étendent (sans double comptage) entre le début de l’étude et la Semaine 108.
- 3)
Temps écoulé jusqu’à l’apparition d’une accumulation des incapacités confirmée (AIC)
de 12 semaines entre le début et la fin de l’étude. Une AIC de 12 semaines était définie comme une augmentation du score EDSS d’au moins 1,5 chez les sujets ayant un score EDSS initial de 0 ou une augmentation du score EDSS d’au moins 1,0 chez les sujets ayant un score EDSS initial compris entre 1,0 et 5,0. Ces augmentations devaient être confirmées après 12 semaines.
- 4)
Temps écoulé jusqu’à l’apparition d’une accumulation des incapacités confirmée (AIC)
de 24 semaines entre le début et la fin de l’étude.
D’autres critères d’efficacité exploratoires s’appuyant sur l’IRM, comprenant la variation en pourcentage du volume cérébral, ont été analysés sans correction pour prendre en compte la multiplicité ou la séquence hiérarchique des tests.
14.2 Résultats de l’étude
Les résultats sont présentés dans le Tableau 9.
Tableau 9 : Résultats d’efficacité de l’étude OPTIMUM
PONVORY® Tériflunomide n = 567 n = 566 Taux de rechute annuel
Taux moyen de rechute annuela 0,202 0,290 Réduction relative du TRA 30,5 % (p = 0,0003)* Patients avec au moins une rechute confirmée 29,3 % 39,4 % Score des symptômes de fatigue n = 449 n = 458
Variation moyenne des symptômes selon le
questionnaire FSIQ-RMSb entre le début de
l’étude et la Semaine 108
−0,01 3,56
Différence moyenne -3,57 (p = 0,0019)* Nombre cumulé de lésions actives uniques
combinées (LAUC) n = 539 n = 536
Nombre moyen de LAUC par annéec 1,41 3,16 Réduction relative du taux 56 % (p < 0,0001)*
Volume cérébral n = 436 n = 434
Variation moyenne du volume cérébral (en %)
entre le début de l’étude et la Semaine 108d -0,91 % -1,25 %
Différence moyenne 0,34 %#*
Accumulation des incapacités d’invalidité
confirmée (AIC) n = 567 n = 566
Patientse avec une première AIC de
12 semaines 10,8 % 13,2 %
Réduction du risque relatiff 17 % (p = NS) Patientse avec une première AIC de
24 semaines 8,7 % 10,5 %
Réduction du risque relatiff 16 % (p = NS) Toutes les analyses sont basées sur l’ensemble complet d’analyses qui inclut tous les patients randomisés; « n » fait référence au nombre de patients inclus dans chaque analyse de critères d’évaluation, par groupe de traitement.
a Défini comme le nombre de rechutes confirmées par année jusqu’à la fin de l’étude (modèle de régression binomiale négatif avec des variables de stratification (EDSS ≤ 3,5 vs EDSS > 3,5; AMM reçu au cours des 2 dernières années précédant la randomisation [oui/non]) et le nombre de rechutes au cours de l’année précédant la participation à l’étude [≤ 1, ≥ 2] comme covariables).
b Questionnaire FSIQ–RMS (Fatigue Symptoms and Impact Questionnaire – Relapsing Multiple Sclerosis), évaluation pendant une période de
7 jours sur une échelle normalisée de 0 à 100. Une variation négative par rapport au début de l’étude indique une amélioration des symptômes de fatigue.
c Défini comme de nouvelles lésions en T1 Gd+ plus de nouvelles lésions en T2 ou de lésions en T2 qui s’étendent (sans double comptage des lésions) par année entre le début de l’étude et la Semaine 108 (modèle de régression binomiale négatif avec facteurs de stratification et lésions en T1 Gd+ (présentes/absentes) au début de l’étude en tant que covariables).
d Modèle à effets mixtes avec un effet temps linéaire ajusté en fonction des facteurs de stratification, des lésions en T1 Gd+ (présentes/absentes) et du volume cérébral normalisé au départ.
e D’après le temps écoulé jusqu’à l’apparition du premier événement d’AIC de 12 semaines/24 semaines jusqu’à la Semaine 108 (estimations de
Kaplan-Meier).
f Défini comme le temps écoulé jusqu’à l’apparition d’un événement d’AIC de 12 semaines/24 semaines entre le début et la fin de l’étude (modèle de risques proportionnels de Cox stratifié, valeur p selon le test de log-rank stratifié).
* Statistiquement significatif, selon la stratégie prédéfinie de multiplicité des tests (p = NS : non statistiquement significatif, comparaisons de traitements : taux/risque relatif (PONVORY® vs tériflunomide) et différence moyenne (PONVORY® – tériflunomide). # Nominalement significatif sur le plan statistique (valeur p nominale < 0,0001).
Critère d’évaluation principal :
Taux de rechute annuel
PONVORY® s’est avéré significativement supérieur au tériflunomide sur le plan statistique dans la réduction relative (p = 0,0003) du taux de rechute annuel (TRA) jusqu’à la fin de l’étude (réduction de 30,5 %) ( Figure 1).
Figure 1 : Rechutes confirmées jusqu’à la fin de l’étude – Taux de rechute annuel à partir de la régression binomiale négative (ensemble complet d’analyses) 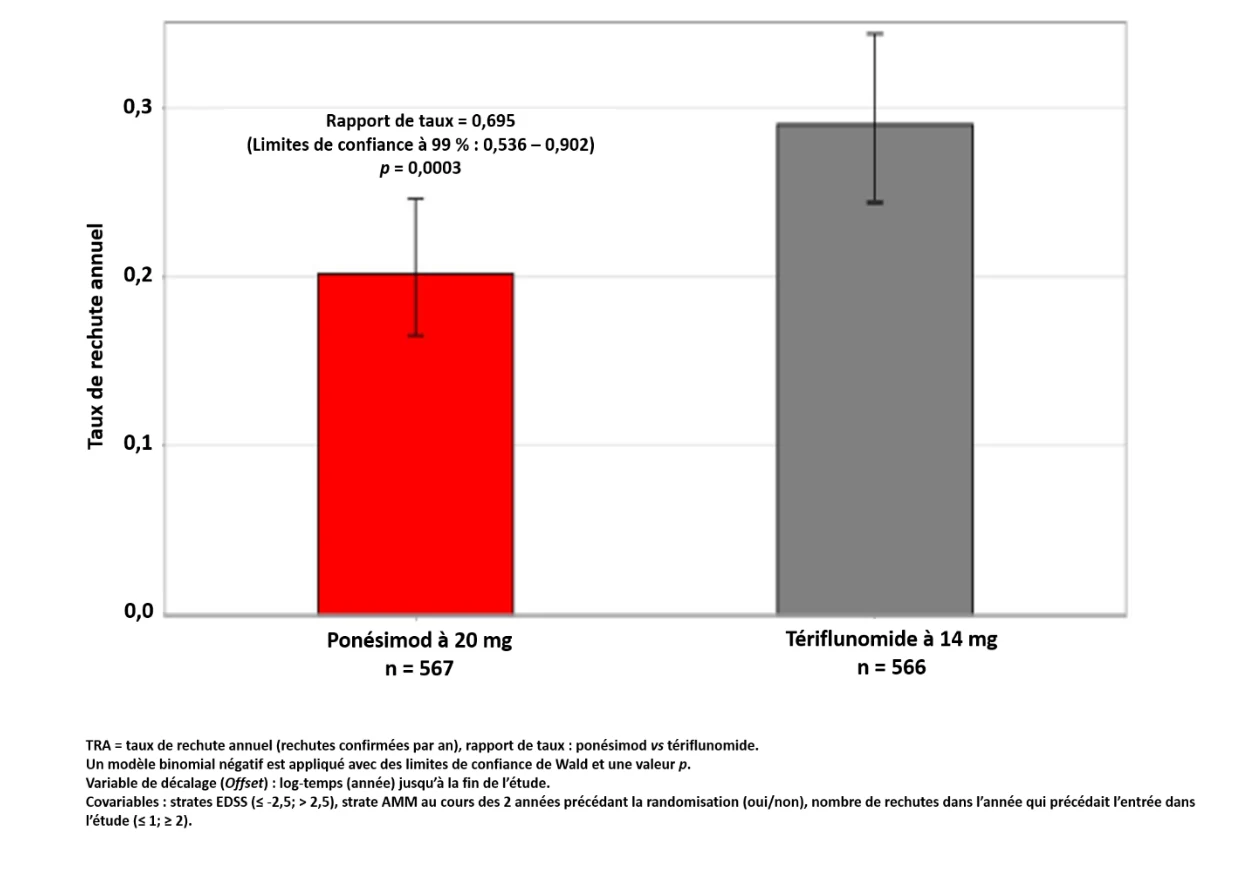
Critères d’évaluation secondaires :
Variation des symptômes liés à la fatigue entre le début de l’étude et la Semaine 108 (Questionnaire FSIQ-RMS)
Le domaine des symptômes du questionnaire FSIQ-RMS (FSIQ-RMS-S) comporte 7 items faisant référence aux dernières 24 heures (période de rappel de 24 heures), mesurés sur une échelle de 11 points numériques allant de 0 pour « Pas du tout » à 10 pour « Très sévère ». Les données évaluant les symptômes liés à la fatigue sont recueillies pendant 7 jours consécutifs. Les scores standardisés vont de 0 à 100, un score plus élevé indiquant une fatigue plus intense.
Le critère d’évaluation secondaire de variation entre le début de l’étude et la Semaine 108 des réponses obtenues au questionnaire FSIQ-RMS – Domaine des symptômes a montré que PONVORY® avait un effet supérieur à celui du tériflunomide à la Semaine 108 sur la différence moyenne des symptômes de fatigue : -3,57 [Limites de confiance à 95 % : -5,83; -1,32]; la différence était statistiquement significative avec une valeur p égale à 0,0019.
Le domaine des impacts du questionnaire FSIQ-RMS (FSIQ-RMS-I) comporte 13 items qui évaluent les impacts des symptômes liés à la fatigue dans trois sous-domaines : impacts physiques, impacts cognitifs et émotionnels et impacts sur la capacité d’adaptation. Le questionnaire porte sur une période de rappel de 7 jours avec les items mesurés sur une échelle de Likert en 5 points, allant de 0 pour « Pas d’impact » à 4 pour « Impact extrême ». Les scores des trois domaines FSIQ-RMS-I sont standardisés et s’échelonnent entre 0 et 100, les scores plus élevés indiquant un impact plus important.
Des analyses exploratoires utilisant la variation des scores d’impact liés à la fatigue entre le début de l’étude et la Semaine 108, mesurée par le domaine impact du questionnaire FSIQ-RMS, ont montré que la différence moyenne selon la méthode des moindres carrés (PONVORY® à 20 mg − tériflunomide à 14 mg) de la variation du sous-domaine de l’impact physique entre le début de l’étude et la Semaine 108 n’était pas significative (différence moyenne de -2,31 [Limites de confiance à 95 % : -5,26; 0,64; p = 0,1247]); la variation du sous-domaine de l’impact cognitif/émotionnel n’était pas non plus significative (différence moyenne de -2,43 [Limites de confiance à 95 % : -4,93; 0,07; p = 0,0568]); et celle du sous-domaine de l’impact sur la capacité d’adaptation était significative (différence moyenne de -2,94 [Limites de confiance à 95 % : -5,86; -0,01; p = 0,0489]).
Nombre cumulé de LAUC entre le début de l’étude et la Semaine 108
PONVORY® était significativement supérieur sur le plan statistique au tériflunomide avec une réduction de 56 % du taux relatif de LAUC sur les IRM cérébrales entre le début de l’étude et la Semaine 108 (p < 0,0001).
Accumulation des incapacités confirmée
PONVORY® a réduit le risque d’AIC de 12 et 24 semaines de 17 et 16 % respectivement, comparativement au tériflunomide; cependant, la différence n’a pas atteint de signification statistique.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Toxicité à doses répétées
Une histiocytose pulmonaire et une augmentation du poids des poumons ont été observées chez les souris, les rats et les chiens après un traitement par ponésimod. Ces observations sont considérées comme secondaires à l’augmentation de la perméabilité vasculaire causée par la modulation du récepteur S1P1. Les doses sans effet nocif observé (DSENO) pour les observations pulmonaires ont été déterminées lors d’études de toxicité de 4 semaines chez le rat et le chien et étaient associées à des valeurs d’ASC0-24 et de Cmax similaires ou inférieures aux expositions systémiques totales et maximales chez l’homme après administration de la dose recommandée chez l’homme (DRH) de 20 mg/jour.
Des lésions artérielles dans les muscles papillaires postérieurs du ventricule gauche ont été observées dans le cœur du chien; après 13, 26 et 52 semaines de traitement à au moins 5 mg/kg/jour. On considère que cette observation découle des changements hémodynamiques et on sait que le cœur du chien est sensible aux changements hémodynamiques liés au ponésimod. Lorsque l’on compare avec les expositions systémiques chez l’homme à la DRH de 20 mg/jour, les valeurs de DSENO chez le chien étaient 4,3 et 6,2 fois celles observées chez l’homme, d’après l’ASC0-24 et la Cmax respectivement.
Cancérogénicité et génotoxicité : Des études de cancérogénicité sur le ponésimod administré par voie orale ont été menées chez des souris et des rats. Chez les rats, le ponésimod a été administré par voie orale à des doses de 3, 10 et 30 mg/kg/jour chez les mâles et à des doses de 10, 30 et 100 mg/kg/jour chez les femelles pendant une durée maximale de 2 ans.
Le ponésimod n’a pas induit de lésions néoplasiques. Les doses testées les plus élevées (30 et 100 mg/kg/jour) sont 3,6 et 18,7 fois les expositions systémiques chez l’homme à la DRH de 20 mg/jour selon l’ASC0-24 clinique à l’état d’équilibre.
Chez les souris, le ponésimod a été administré par voie orale à des doses de 50, 150 et 400 mg/kg/jour chez les mâles et de 30, 100 et 300 mg/kg/jour chez les femelles pendant une durée maximale de 2 ans. L’incidence combinée d’hémangiosarcome et d’hémangiome a augmenté chez les mâles traités avec toutes les doses et chez les femelles traitées avec les doses élevées. La dose sans effet observé (DSEO) pour la cancérogenèse n’a pas été établie chez les mâles et elle était la dose la plus faible chez les femelles. L’ASC0-24 chez les mâles et les femelles aux doses testées les plus faibles (50 et 30 mg/kg/jour, respectivement) est de 4,9 et 2,4 fois l’exposition systémique humaine à la DRH de 20 mg.
Le ponésimod était négatif dans une série de tests in vitro (test d’Ames, test d’aberration chromosomique sur des cellules de mammifères) et in vivo (test du micronoyau chez le rat).
Toxicologie pour la reproduction et le développement : Lorsque le ponésimod a été administré par voie orale (1, 10 et 40 mg/kg/jour) à des rates gravides pendant la période d’organogenèse, la survie, la croissance et le développement morphologique embryofœtaux ont été gravement compromis à la dose de 40 mg/kg/jour.
Des effets tératogènes avec des anomalies squelettiques et viscérales majeures ont été observés à des doses égales ou supérieures à 10 mg/kg/jour. Une DSENO relative à la toxicité du développement embryofœtal chez les rats a été établie à 1 mg/kg/jour. Lorsque le ponésimod a été administré par voie orale (0,25; 1 et 4 mg/kg/jour) à des lapines gravides pendant la période d’organogenèse, une légère augmentation des pertes post-implantatoires et des effets fœtaux (viscéraux et squelettiques) ont été notés à 4 mg/kg/jour.
La DSENO embryofœtale était de 1 mg/kg/jour chez les lapins. Les ASC0-24 chez les rats et les lapins à la DSENO (1 mg/kg/jour chez les deux espèces) sont plus faibles que les expositions systémiques humaines à la DRH de 20 mg.
Lorsque le ponésimod a été administré par voie orale (5, 10 et 20 mg/kg/jour) à des rates tout au long de la gestation et de l’allaitement, on a observé une diminution de la survie et de la prise pondérale de la portée, ainsi qu’une diminution de la fertilité (femelles uniquement) chez la progéniture à 20 mg/kg/jour seulement. Toute la progéniture de première génération (F1) traitée par le ponésimod présentait un retard de maturation sexuelle. L’ASC0-24 à la DSENO de 10 mg/kg/jour est 1,2 à 1,5 fois plus élevée que chez les humains à la DRH de 20 mg/jour.
Fertilité
Dans des études de fertilité chez les rats mâles et femelles, l’accouplement et la fertilité n’ont pas été affectés par un traitement par ponésimod à des doses allant jusqu’à 100 mg/kg/jour. Il n’y a eu aucun effet en début de gestation et aucun effet sur les paramètres du sperme. Chez le rat, l’exposition plasmatique (ASC) à la DSENO chez les mâles et les femelles était respectivement environ 18 et 31 fois l’exposition observée chez les humains à la DRH de 20 mg/jour.
Aucun effet n’a été observé sur les organes reproducteurs mâles lors d’un examen histopathologique dans le cadre d’études toxicologiques à doses répétées pendant une période allant jusqu’à 26 semaines chez des rats et chez 52 semaines chez des chiens.