


Monographie de produit - Teva-Fingolimod
Modifications majeures apportées récemment à l’étiquette
| 4 Posologie et administration, 4.1 Considérations posologiques | 06/2025 |
|---|---|
| 06/2025 |
| 06/2025 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications majeures apportées récemment à l’étiquette ................................................ 2
Table des matières .............................................................................................................. 2
Partie I : Renseignements pour le professionnel de la santé ................................................. 4
- 1.
Indications ....................................................................................................................... 4
1.1. Enfants ........................................................................................................................ 4
1.2. Personnes âgées ......................................................................................................... 4
- 2. Contre-indications ........................................................................................................... 4
- 4.
POSOLOGIE ET ADMINISTRATION ..................................................................................... 5
4.1. Considérations posologiques ..................................................................................... 5
4.2. Dose recommandée et ajustement posologique ...................................................... 8
4.4. Administration ........................................................................................................... 9
4.5. Dose oubliée ............................................................................................................. 10
- 5. Surdosage ....................................................................................................................... 10
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement .............................. 11
- 7.
Mises en garde et précautions......................................................................................... 11
7.1. Cas particuliers ......................................................................................................... 28
7.1.1. Grossesse ............................................................................................................... 28
7.1.2. Allaitement ............................................................................................................ 29
7.1.3. Enfants ................................................................................................................... 30
7.1.4. Personnes âgées .................................................................................................... 30
- 8.
Effets indésirables ........................................................................................................... 30
8.1. Aperçu des effets indésirables ................................................................................. 30
8.2. Effets indésirables observés au cours des essais cliniques..................................... 31
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .............................................. 38
8.5. Effets indésirables signalés après la commercialisation du produit ...................... 39
- 9.
Interactions médicamenteuses ....................................................................................... 40
9.1. Interactions médicamenteuses graves .................................................................... 40
9.2. Aperçu des interactions médicamenteuses ............................................................ 40
9.4. Interactions médicament-médicament ................................................................... 43
9.5. Interactions médicament-aliments ......................................................................... 46
9.6. Interactions médicament-plantes médicinales ....................................................... 46
9.7. Interactions médicament-épreuves de laboratoire ................................................ 47
- 10.
Pharmacologie clinique ................................................................................................. 47
10.1. Mode d’action......................................................................................................... 47
10.2. Pharmacodynamie .................................................................................................. 47
10.3. Pharmacocinétique ................................................................................................ 51
- 11. Conservation, stabilité et mise au rebut ........................................................................ 53
Partie II : Renseignements scientifiques .............................................................................. 54
- 13. Renseignements pharmaceutiques ................................................................................ 54
- 14.
Essais cliniques ............................................................................................................. 55
14.1. Essais cliniques menés en fonction des indications .............................................. 55
14.3. Études de biodisponibilité comparatives .............................................................. 60
- 16. Toxicologie non clinique ................................................................................................ 61
- 17. Monographie ayant servi de référence .......................................................................... 65
Renseignements destinés aux patient·e·s ............................................................................ 66
Partie I : Renseignements pour le professionnel de la santé
1. Indications
Teva-Fingolimod (fingolimod) est indiqué :
- en monothérapie pour le traitement des patients atteints de la forme rémittente de la sclérose en plaques (SEP) afin de réduire la fréquence des poussées cliniques et de ralentir la progression de l’incapacité physique. En général, Teva-Fingolimod est recommandé chez les patients qui n’ont pas bien répondu à un ou à plusieurs traitements contre la sclérose en plaques ou qui y sont intolérants.
Teva-Fingolimod ne doit être prescrit que par un neurologue ayant l’expérience du traitement de la sclérose en plaques, qui connaît bien le profil d’efficacité et d’innocuité du traitement, et qui peut discuter de ses bienfaits et de ses risques avec le patient.
1.1. Enfants
Enfants (< 18 ans) : Teva-Fingolimod n’est pas indiqué chez les patients de moins de 18 ans.
1.2. Personnes âgées
Personnes âgées (> 65 ans) : Le nombre de personnes âgées (≥ 65 ans) ayant participé aux études cliniques sur le fingolimod n’est pas assez élevé pour que l’on puisse déterminer si l’innocuité et l’efficacité du fingolimod sont différentes chez ces sujets et chez les patients plus jeunes. Étant donné que la fréquence des cas de diminution des fonctions hépatique, rénale, immunitaire, pulmonaire et cardiovasculaire est plus élevée chez les personnes âgées de 65 ans et plus, et que celles-ci ont davantage d’affections concomitantes et prennent souvent plus d’un médicament, l’administration de Teva-Fingolimod doit être faite avec prudence, et il pourrait être nécessaire de surveiller le patient âgé davantage ou plus fréquemment (voir 2. Contre-indications et 7. Mises en garde et précautions).
2. Contre-indications
- Hypersensibilité au fingolimod, à l’un ou l’autre des ingrédients entrant dans la composition de Teva-Fingolimod, y compris les ingrédients non médicinaux, ou encore aux constituants du contenant. Pour la liste complète, reportez-vous à la section 6. Formes pharmaceutiques, composition et conditionnement.
- Patients présentant un risque accru d’infections opportunistes, y compris les patients immunodéprimés en raison d’un traitement (p. ex. agents antinéoplasiques, immunosuppresseurs ou immunomodulateurs, irradiation lymphoïde totale ou greffe de moelle osseuse) ou d’une maladie (p. ex. syndrome d’immunodéficience).
Patients atteints d’une infection évolutive grave, ce qui inclut les infections bactériennes,
- fongiques ou virales évolutives chroniques (p. ex. hépatite, tuberculose). Il faut attendre que l’infection soit guérie avant d’entreprendre le traitement par Teva-Fingolimod.
- Patients atteints d’un cancer évolutif connu, à l’exception du carcinome basocellulaire.
- Patients atteints d’une insuffisance hépatique grave (classe C de Child-Pugh) (voir 7. Mises en garde et précautions, Foie/voies biliaires/pancréas et 10.3. Pharmacocinétique, Populations et cas particuliers).
- Patients ayant des antécédents d’infarctus du myocarde, d’angine de poitrine instable, d’AVC/AIT, d’insuffisance cardiaque décompensée (nécessitant un traitement en milieu hospitalier) ou d’insuffisance cardiaque de classe III ou IV selon la NYHA, survenus au cours des 6 derniers mois.
- Patients atteints d’arythmies cardiaques graves nécessitant la prise d’antiarythmiques de classe Ia ou III (voir 7. Mises en garde et précautions, Système cardiovasculaire).
- Patients présentant un bloc auriculoventriculaire (AV) de type Mobitz type II du 2e degré, de bloc AV du 3e degré ou de maladie du sinus, en l’absence de stimulateur cardiaque (voir 7. Mises en garde et précautions, Système cardiovasculaire).
- Patients dont l’intervalle Qtc initial est ≥ 500 ms (voir 7. Mises en garde et précautions, Système cardiovasculaire).
- Femmes (et adolescentes) enceintes ou nubiles qui n’utilisent pas de méthode de contraception efficace (voir 7. Mises en garde et précautions). La grossesse doit être exclue avant la mise en route du traitement, car Teva-Fingolimod peut nuire au fœtus.
4. POSOLOGIE ET ADMINISTRATION
Teva-Fingolimod doit être utilisé sous la supervision d’un neurologue ayant l’expérience du traitement de la sclérose en plaques et qui connaît bien le profil d’efficacité et d’innocuité de ce médicament.
Tous les patients doivent subir un électrocardiogramme (ECG) avant et 6 heures après la prise de la première dose. Les signes et symptômes de bradyarythmie doivent être surveillés de près pendant au moins 6 heures après la première dose, ce que l’on fera en prenant le pouls et en mesurant la tension artérielle toutes les heures pendant cette période.
4.1. Considérations posologiques
Avant d’amorcer un traitement par Teva-Fingolimod, il faut procéder aux évaluations suivantes pour orienter le choix des patients et du traitement.
Veuillez consulter les rubriques 7. Mises en garde et précautions – Système immunitaire, Système cardiovasculaire, Ophthalmologie, Fonctions hépatique/biliaire/pancréatique, Cas particuliers, 9. Interactions médicamenteuses et 16. Toxicologie non clinique pour prendre connaissance des renseignements complets.
Effets sur le système immunitaire
Teva-Fingolimod entraîne une réduction du nombre de lymphocytes circulant, qui s’établit à 20-30 % des valeurs initiales, attribuable à la séquestration réversible des lymphocytes dans les tissus lymphoïdes et qui peut faire augmenter le risque d’infections.
- En l’absence de résultats récents (c’est-à-dire au cours des 6 derniers mois ou depuis l’interruption du traitement antérieur), vérifier la formule sanguine complète (FSC) avant d’amorcer le traitement. Le traitement par Teva-Fingolimod ne doit pas être amorcé si la numération lymphocytaire demeure constamment en deçà des valeurs de référence.
- En l’absence d’antécédents de varicelle ou de vaccination antivaricelleuse confirmés par un professionnel de la santé, effectuer un dépistage des anticorps anti-VZV avant d’amorcer le traitement. Si les titres sont négatifs, on recommande d’administrer le vaccin anti-VZV au patient et d’attendre au moins 1 mois après l’immunisation avant d’amorcer le traitement par Teva-Fingolimod, afin que le vaccin puisse faire pleinement effet.
- Il faut envisager de vacciner les patients contre le VPH avant le début de leur traitement par Teva-Fingolimod (voir 7. Mises en garde et précautions, Système immunitaire – Virus du papillome humain).
- Des résultats d’IRM récents doivent être disponibles avant la mise en route d’un traitement par Teva-Fingolimod afin de permettre l’évaluation d’observations évoquant une leucoencéphalopathie multifocale progressive (LEMP) (voir 7. Mises en garde et précautions, Système immunitaire – Leucoencéphalopathie multifocale progressive).
Effets sur le système cardiovasculaire
L’amorce du traitement par Teva-Fingolimod entraîne une diminution réversible de la fréquence cardiaque et a également été associée à des cas de ralentissement de la conduction auriculo-ventriculaire, notamment des cas isolés de bloc auriculo-ventriculaire complet spontanément résolutif (voir 7. Mises en garde et précautions, Système cardiovasculaire et 8.5. Effets indésirables signalés après la commercialisation du produit).
- Il faut réaliser un électrocardiogramme (ECG) chez tous les patients afin de vérifier la présence d’anomalies de la conduction préexistantes.
- Il faut vérifier si les patients prennent déjà des médicaments qui réduisent la fréquence cardiaque ou la conduction ventriculaire.
Si un traitement par Teva-Fingolimod est envisagé chez un patient atteint d’une maladie cardiaque, un cardiologue doit d’abord évaluer son état, déterminer si ce traitement lui
- convient et recommander la meilleure stratégie pour surveiller les effets du traitement sur le système cardiovasculaire.
Pour connaître les circonstances interdisant l’emploi Teva-Fingolimod ou susceptibles de nécessiter une surveillance additionnelle, reportez-vous aux sections 7. Mises en garde et précautions, Système cardiovasculaire et 2. Contre-indications. Tous les patients doivent être sous surveillance cardiovasculaire pendant au moins 6 heures après avoir reçu leur première dose de Teva-Fingolimod (voir 4.4. Administration).
Effets ophtalmologiques
Teva-Fingolimod peut causer un œdème maculaire symptomatique ou asymptomatique. Les patients qui sont atteints de diabète ou qui ont des antécédents d’uvéite sont davantage exposés au risque d’œdème maculaire et doivent donc se soumettre à une évaluation ophtalmologique avant de commencer le traitement par Teva-Fingolimod (voir 7. Mises en garde et précautions, Ophthalmologie).
Effets hépatiques
Teva-Fingolimod est contre-indiqué chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh). Il faut demander un dosage des taux de transaminases et de bilirubine avant d’amorcer un traitement par Teva-Fingolimod si on ne dispose pas de résultats récents (de moins de 6 mois) (voir 7. Mises en garde et précautions, Fonctions hépatique/biliaire/pancréatique).
Cancer de la peau
Des cas de cancer de la peau ont été rapportés chez des patients atteints de sclérose en plaques traités par le fingolimod. Avant d’entreprendre un traitement par Teva-Fingolimod, il faut vérifier la présence de lésions cutanées suspectes, surtout chez les patients présentant des facteurs de risque de cancer de la peau (voir 7. Mises en garde et précautions, Néoplasmes).
Grossesse
Teva-Fingolimod est contre-indiqué chez les femmes (et les adolescentes) enceintes ou aptes à procréer qui n’utilisent pas une méthode de contraception efficace (voir 7.1.1. Grossesse).
- Un test de grossesse négatif est exigé avant l’instauration du traitement chez les femmes aptes à procréer.
Médication actuelle ou antérieure
Avant d’entreprendre un traitement par Teva-Fingolimod chez un patient suivant ou ayant déjà suivi un traitement antinéoplasique, immunosuppresseur ou immunomodulateur, y compris d’autres traitements de fond contre la sclérose en plaques et une corticothérapie, il faut tenir compte de la possibilité que des effets immunosuppresseurs additifs s’exercent (pour obtenir des renseignements plus détaillés (voir 7. Mises en garde et précautions, Système immunitaire et 9.2. Aperçu des Interactions médicamenteuses).
4.2. Dose recommandée et ajustement posologique
La dose de Teva-Fingolimod recommandée est de 0,5 mg une fois par jour.
Les patients qui prennent déjà de l’interféron bêta ou de l’acétate de glatiramère peuvent passer directement à Teva-Fingolimod s’ils ne présentent aucun signe d’anomalie liée au traitement, telle que la cytopénie. La substitution de Teva-Fingolimod au natalizumab ou au tériflunomide commande cependant la prudence. Pour connaître les recommandations concernant la substitution de Teva-Fingolimod à d’autres traitements modificateurs de la maladie, voir 7. Mises en garde et précautions, Système immunitaire – Traitement antérieur ou concomitant par des antinéoplasiques, des immunosuppresseurs ou des immunomodulateurs.
Posologie chez certaines populations particulières
- Insuffisance rénale : Teva-Fingolimod doit être utilisé avec prudence chez les patients atteints d’insuffisance rénale grave (voir 10.3. Pharmacocinétique – Populations et cas particuliers).
- Insuffisance hépatique : Teva-Fingolimod est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) (voir 2. Contre-indications). Bien qu’aucun ajustement posologique ne soit nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée, il faut faire preuve de prudence chez ces patients et les surveiller lors de l’amorce du traitement et durant celui-ci (voir 10.3. Pharmacocinétique – Populations et cas particuliers et 7. Mises en garde et précautions, Fonctions hépatique/biliaire/pancréatique).
- Enfants : Teva-Fingolimod n’est pas indiqué chez les enfants.
- Personnes âgées : Teva-Fingolimod doit être administré avec prudence chez les patients de 65 ans ou plus, car la fréquence des cas de diminution des fonctions hépatique, rénale, immunitaire, pulmonaire et cardiovasculaire est plus élevée chez ces patients et ceux-ci ont davantage d’affections concomitantes et prennent souvent plus d’un médicament (voir 2. Contre-indications, 7.1.4. Personnes âgées et 10.3. Pharmacocinétique, Populations et cas particuliers).
- Origine ethnique : L’origine ethnique ne commande aucun ajustement posologique de Teva-Fingolimod (voir 10.3. Pharmacocinétique, Populations et cas particuliers).
- Sexe : Il n’est pas nécessaire d’ajuster la posologie de Teva-Fingolimod en fonction du sexe (voir 10.3. Pharmacocinétique, Populations et cas particuliers).
- Diabète : En raison de la possibilité d’augmentation du risque d’œdème maculaire chez les personnes diabétiques, Teva-Fingolimod doit être employé avec prudence chez ces patients (voir 8.2. Effets indésirables observés au cours des essais cliniques, Œdème maculaire). Les patients atteints à la fois de sclérose en plaques et de diabète ont été exclus des essais cliniques sur Teva-Fingolimod.
4.4. Administration
- Teva-Fingolimod se prend par voie orale, avec ou sans aliments.
- Il faut informer les patients que Teva-Fingolimod reste dans le sang et continue d’exercer ses effets, notamment en y abaissant le nombre de leucocytes, pendant une période pouvant aller jusqu’à 2 mois après l’administration de la dernière dose.
Surveillance entourant la première dose de fingolimod
Comme la mise en route du traitement par Teva-Fingolimod a été reliée à une baisse réversible de la fréquence cardiaque et à des retards de conduction auriculo-ventriculaire (AV), il convient de surveiller les patients de près afin de détecter tout effet cardiaque après l’administration de la première dose. Ces mêmes précautions doivent être appliquées lorsque le traitement par le fingolimod est réinstauré après avoir été interrompu (voir 4.5. Dose oubliée).
- Un électrocardiogramme (ÉCG) et une mesure de la tension artérielle doivent être effectués avant l’administration de la première dose de fingolimod chez tous les patients, puis 6 heures après.
- Les signes et symptômes de bradyarythmie doivent être surveillés pendant au moins 6 heures après la première dose chez tous les patients, ce que l’on fera en prenant le pouls et en mesurant la tension artérielle toutes les heures pendant cette période.
- En présence de symptômes de bradyarythmie ou de bloc auriculo-ventriculaire, il faut prendre le patient en charge de manière appropriée et le surveiller de façon continue (p. ex., par une surveillance électrocardiographique continue) jusqu’à la disparition des symptômes.
- Si une intervention médicamenteuse devient nécessaire durant la période d’observation entourant l’administration de la première dose, poursuivre la surveillance continue (p. ex. par surveillance électrocardiographique continue) jusqu’au lendemain dans un établissement médical, et appliquer lors de la deuxième dose de fingolimod les mêmes modalités de surveillance que lors de la première.
Circonstances commandant la poursuite de la surveillance jusqu’au retour à la normale :
la fréquence cardiaque 6 heures après l’administration de la première dose est < 45 bpm chez les adultes, < 55 bpm chez les enfants et les adolescents de 12 ans et plus ou < 60 bpm chez les enfants de 10 à moins de 12 ans, ou est à sa valeur la plus basse;
OU
- Apparition d’un bloc auriculo-ventriculaire du deuxième degré ou de degré supérieur à l’ÉCG 6 heures après l’administration de la première dose.
- l’ECG réalisé 6 heures après l’administration de la première dose révèle un intervalle Qtc ≥ 500 ms, auquel cas on doit poursuivre la surveillance jusqu’au lendemain.
Le patient doit être informé du fait que sa capacité à conduire une automobile ou à travailler avec des équipements qui présentent un danger peut être amoindrie durant le premier jour de traitement.
Voir 7. Mises en garde et précautions, Surveillance et épreuves de laboratoire pour prendre connaissance des méthodes de surveillance recommandées pendant le traitement par Teva-Fingolimod.
4.5. Dose oubliée
Si le patient oublie de prendre une dose, il doit poursuivre son traitement en prenant la dose suivante au moment prévu.
Comme les effets du fingolimod sur la fréquence cardiaque et la conduction AV peuvent se reproduire lors de la reprise du traitement, il faut prendre les mêmes précautions que le jour de l’administration de la toute première dose (c.-à-d., surveiller le patient durant au moins 6 heures après l’administration de la première dose) advenant que le traitement par cet agent soit repris après avoir été interrompu :
- pendant au moins 1 journée au cours des 2 premières semaines de traitement;
- pendant plus de 7 jours au cours des 3e et 4e semaines de traitement;
- pendant plus de 2 semaines après le 1er mois de traitement.
5. Surdosage
L’administration de doses uniques de fingolimod allant jusqu’à 40 mg (80 fois la dose recommandée de 0,5 mg) a bien été tolérée chez des volontaires adultes sains. L’administration de fingolimod en doses allant de 5 mg à 40 mg a été associée à une diminution dose-dépendante légère à modérée du VEMS. À la dose de 40 mg, 5 sujets sur 6 ont signalé une légère oppression ou un inconfort thoraciques cadrant, sur le plan clinique, avec une réactivité des voies respiratoires de petit calibre.
Le fingolimod peut provoquer une bradycardie. La fréquence cardiaque commence généralement à ralentir dans l’heure qui suit l’administration de la première dose et atteint son plus bas niveau dans les 6 heures. Des cas de ralentissement de la conduction auriculo-ventriculaire ont été signalés, de même que des cas isolés de bloc auriculo-ventriculaire complet, passager et spontanément résolutif (voir 7. Mises en garde et précautions, Système cardiovasculaire, 8.2. Effets indésirables observés au cours des essais cliniques et 8.5. Effets indésirables signalés après la commercialisation du produit).
En cas de surdosage de Teva-Fingolimod, garder le patient en observation jusqu’au lendemain dans un établissement médical, assurer une surveillance électrocardiographique continue et mesurer régulièrement son pouls et sa tension artérielle (voir 4.1. Considérations posologiques et 7. Mises en garde et précautions, Système cardiovasculaire).
Ni la dialyse ni l’échange plasmatique ne permettent d’éliminer le fingolimod de l’organisme.
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Formes pharmaceutiques / Teneurs | Ingrédients non médicinaux |
|---|---|---|
| Orale | Capsules / 0,5 mg de fingolimod (sous forme de chlorhydrate de fingolimod) | Amidon prégélifié, dioxyde de titane, gélatine, laurylsulfate de sodium et oxyde de fer jaune |
Teva-Fingolimod à 0,5 mg : Une capsule de gélatine dure à coiffe jaune et à corps blanc opaque portant chacun l’inscription « TEVA » sur « 7820 » imprimée à l’encre noire contient une poudre blanche à blanc cassé mêlée de petits agglomérats. Offert en boîtes contenant des plaquettes alvéolées de doses unitaires (30 capsules).
7. Mises en garde et précautions
Généralités
Vaccination contre la varicelle
De très rares cas d’infection par le virus varicelle-zona (VZV) ayant connu une issue fatale ont été signalés chez des patients ayant reçu du fingolimod à la dose recommandée ou aux doses plus élevées utilisées dans les essais cliniques alors qu’ils suivaient une corticothérapie prolongée (durant plus de 5 jours) pour le traitement de poussées de sclérose en plaques. Il faut donc vérifier si le patient est immunisé contre la varicelle avant d’amorcer le traitement
Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
par Teva-Fingolimod. Si le patient n’a pas d’antécédents de varicelle confirmés par un professionnel de la santé, ou s’il ne possède pas de document écrit attestant qu’il a reçu toutes les doses du vaccin anti-VZV, on recommande d’effectuer un dépistage des anticorps anti-VZV avant d’amorcer le traitement par Teva-Fingolimod. Si les titres sont négatifs, on recommande alors de lui administrer toute la série vaccinale contre la varicelle (s’il n’existe aucune contre-indication) avant d’entreprendre le traitement par Teva-Fingolimod, et d’attendre au moins 1 mois avant d’amorcer le traitement par Teva-Fingolimod, afin de permettre au vaccin de faire pleinement effet (voir 7. Mises en garde et précautions, Système immunitaire, Infections herpétiques).
Système cardiovasculaire
Le traitement par Teva-Fingolimod étant initialement associé à une diminution de la fréquence cardiaque, à une prolongation de l’intervalle PR et à un ralentissement de la conduction auriculo-ventriculaire, les patients doivent être surveillés pendant au moins 6 heures après avoir reçu la première dose du médicament (voir 4.4. Administration, 4.5. Dose oubliée, 7. Mises en garde et précautions, Système cardiovasculaire – Bradyarythmie; – Prolongation de l’intervalle PR et bloc auriculo-ventriculaire). Le traitement par Teva-Fingolimod est également associé à une prolongation de l’intervalle QTc (voir 7. Mises en garde et précautions – Système cardiovasculaire – Prolongation de l’intervalle QTc).
Bradyarythmie
Diminution de la fréquence cardiaque
L’amorce du traitement par le fingolimod entraîne une diminution réversible de la fréquence cardiaque, diminution qui atteint son plus bas niveau 6 heures après l’administration de la première dose. La fréquence cardiaque retourne ensuite progressivement à sa valeur initiale après environ 1 mois de traitement ininterrompu (voir 10.2. Pharmacodynamie, Fréquence et rythme cardiaques). Des fréquences cardiaques inférieures à 40 bpm chez les adultes et à 50 bpm chez les enfants ont été rarement observées (voir 8. Effets indésirables). Si la plupart des cas de bradycardie observés dans les essais cliniques contrôlés menés chez des adultes atteints de sclérose en plaques étaient asymptomatiques, certains patients (0,5 % des patients sous fingolimod à 0,5 mg et 0,2 % des patients recevant le placebo) ont cependant présenté des symptômes légers ou modérés, comme une hypotension, des étourdissements, de la fatigue, des palpitations, une dyspnée, de l’arythmie et/ou une douleur ou un inconfort thoraciques, qui se sont résorbés au cours des 24 premières heures du traitement (voir 8.2. Effets indésirables observés au cours des essais cliniques, Observations électrocardiographiques et Bradyarythmie; 9.2. Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques et 10.2. Pharmacodynamie, Fréquence et rythme cardiaques).
Prolongation de l’intervalle PR et bloc auriculo-ventriculaire
L’amorce du traitement par le fingolimod a été associée à une prolongation de l’intervalle PR et
à un ralentissement de la conduction auriculo-ventriculaire. La prolongation maximale de l’intervalle PR s’observe environ 6 heures après l’administration du médicament. Au cours des essais cliniques contrôlés de phase III, un bloc auriculo-ventriculaire du premier degré a été observé à l’ÉCG 6 heures après l’administration de la première dose chez 4,7 % des patients ayant reçu 0,5 mg de fingolimod et chez 1,5 % des patients ayant reçu le placebo. Dans le même temps, 0,2 % des patients sous fingolimod à 0,5 mg présentaient un bloc auriculo-ventriculaire du deuxième degré (blocs de Mobitz de type I, périodes de Wenckebach) tandis que les patients sous placebo en étaient épargnés. Sous surveillance Holter cependant, 3,4 % des patients sous fingolimod à 0,5 mg et 2 % des patients sous placebo ont présenté un bloc auriculo-ventriculaire du deuxième degré de Mobitz de type I (périodes de Wenckebach). Dans le même temps, 1,7 % des patients sous fingolimod à 0,5 mg présentaient un bloc auriculo-ventriculaire de type 2/1, ce que l’on n’observait chez aucun des patients recevant le placebo. Généralement passagers et asymptomatiques, les troubles de la conduction se sont résorbés au cours des 24 premières heures du traitement. Des cas isolés de bloc auriculo-ventriculaire complet, passager et spontanément résolutif ont été signalés après la commercialisation du fingolimod (voir 8.2. Effets indésirables observés au cours des essais cliniques, Observations électrocardiographiques et Bradyarythmie; 9.2. Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques et 10.2. Pharmacodynamie, Fréquence et rythme cardiaques).
Prolongation de l’intervalle QTc
Le fingolimod est associé à une prolongation de l’intervalle QTc (voir 8.2. ffets indésirables observés au cours des essais cliniques, Observations électrocardiographiques; 9.2. Aperçu des interactions médicamenteuses, Interactions pharmacodynamiques; et 10.2. Pharmacodynamie, Étude approfondie de l’effet du fingolimod sur l’intervalle QT).
À l’état d’équilibre, lorsque son effet chronotrope négatif était toujours présent, le fingolimod a entraîné une prolongation de l’intervalle QTc (borne supérieure de l’IC90 % : ≤ 13,0 ms) lors d’une étude poussée sur l’effet de doses de 1,25 mg ou de 2,5 mg sur ledit intervalle. Lors des études menées chez des patients atteints de sclérose en plaques, aucun effet d’importance clinique sur la prolongation de l’intervalle QTc n’a été observé, mais les patients qui présentaient un risque de prolongation de l’intervalle QT ont exclus de ces études cliniques.
Recommandations concernant la mise en route du traitement chez des patients atteints de certaines maladies cardiovasculaires
Les patients qui présentaient plusieurs troubles ou facteurs de risque cardiovasculaires ont été exclus des essais cliniques sur la sclérose en plaques. Étant donné le peu d’expérience que l’on a de Teva-Fingolimod chez de tels patients, et compte tenu des effets connus de cet agent sur la fréquence et la conduction cardiaques, l’administration de Teva-Fingolimod est déconseillée dans les cas suivants.
Comme l’administration de Teva-Fingolimod entraîne initialement une diminution de la fréquence cardiaque et, par conséquent, une prolongation de l’intervalle QT, ce
- médicament ne doit pas être utilisé chez les patients qui présentent une prolongation importante de l’intervalle QT (QTc > 470 ms chez les femmes ou > 450 ms chez les hommes) (voir 2. Contre-indications) ou qui ont d’importants facteurs de risque de prolongation de l’intervalle QT (p. ex. hypokaliémie, hypomagnésiémie ou allongement congénital de l’intervalle QT) Teva-Fingolimod ne doit pas être administré aux patients qui présentent ou ont déjà présenté un bloc auriculo-ventriculaire ni à ceux qui ont des antécédents de syncope récurrente ou de bradycardie symptomatique en raison du risque de perturbations graves du rythme cardiaque. Néanmoins, si l’on décide, en l’absence de contre-indications à Teva-Fingolimod, d’entreprendre le traitement chez de tels patients, ces derniers devront être préalablement évalués par un cardiologue qui se chargera de déterminer la pertinence du traitement et la surveillance la plus appropriée, surveillance qui devrait durer au moins jusqu’au lendemain.
- Teva-Fingolimod ne doit pas être utilisé chez les patients ayant des antécédents d’arrêt cardiaque, une hypertension non maîtrisée ou de l’apnée du sommeil grave et non traitée, car ils pourraient mal réagir en cas de bradycardie importante (voir 2. Contre-indications). Néanmoins, si l’on décide, en l’absence de contre-indications à Teva-Fingolimod, d’entreprendre le traitement chez de tels patients, ces derniers devront être préalablement évalués par un cardiologue qui se chargera de déterminer la pertinence du traitement et la surveillance la plus appropriée, surveillance qui devrait durer au moins jusqu’au lendemain.
- Le fingolimod n’a pas été étudié chez les patients atteints d’arythmies nécessitant l’administration d’antiarythmiques de classe Ia (p. ex. quinidine, disopyramide) ou de classe III (p. ex. amiodarone, sotalol). Les antiarythmiques des classes Ia et III ont été associés à des cas de torsades de pointes chez des patients atteints de bradycardie (voir 2. Contre-indications).
- L’expérience que l’on possède sur l’emploi du fingolimod chez des patients recevant des bêtabloquants, des bloqueurs des canaux calciques bradycardisants (tels que le vérapamil ou le diltiazem) ou d’autres agents susceptibles d’abaisser la fréquence cardiaque (p. ex. l’ivabradine, la digoxine, les inhibiteurs de la cholinestérase ou la pilocarpine) est limitée. Or comme Teva-Fingolimod est également associé à une bradycardie en début de traitement (voir Diminution de la fréquence cardiaque), l’administration concomitante de ces agents peut aggraver cette dernière et entraîner un bloc cardiaque. En raison du risque d’effets additifs sur la fréquence cardiaque, on ne devrait pas amorcer de traitement par Teva-Fingolimod chez les patients qui prennent déjà ces agents. Toutefois, s’il juge que l’administration de Teva-Fingolimod est nécessaire, le médecin traitant doit s’entretenir avec un cardiologue sur un agent de substitution non bradycardisant ou, dans le cas où une telle substitution ne serait pas possible, sur la surveillance qu’il convient d’exercer (p. ex. au moins jusqu’au lendemain) en début de traitement (voir 9. Interactions médicamenteuses).
Teva- Fingolimod n’a pas fait l’objet d’études chez des patients recevant des
- médicaments qui prolongent l’intervalle QT. Or comme le risque de prolongation de l’intervalle QT devrait normalement être plus élevé en cas d’administration chez des patients qui prennent de tels agents en concomitance, l’utilisation de Teva-Fingolimod avec de tels médicaments doit être évitée (voir 9. Interactions médicamenteuses). Si l’on décide néanmoins d’entreprendre le traitement chez de tels patients, ces derniers devront être préalablement évalués par un cardiologue qui se chargera de déterminer la pertinence du traitement et la stratégie de surveillance la plus appropriée, surveillance qui devrait durer au moins jusqu’au lendemain. Plusieurs médicaments qui prolongent l’intervalle QTc sont soupçonnés d’augmenter le risque de torsades de pointes, forme de tachyarythmie ventriculaire polymorphe. Les torsades de pointes peuvent être asymptomatiques, mais le patient peut également ressentir des étourdissements ou des palpitations, faire une syncope ou être victime de crises épileptiques. Si elles perdurent, les torsades de pointes peuvent évoluer vers la fibrillation ventriculaire et entraîner la mort subite par arrêt cardiaque.
Dans le cas des patients qui présentent l’un ou l’autre des états décrits ci-dessus, le traitement ne doit être envisagé que si les bienfaits attendus l’emportent sur les risques connus.
Effets sur la tension artérielle
Au cours des essais cliniques menés chez des patients atteints de sclérose en plaques, ceux d’entre eux qui recevaient 0,5 mg de fingolimod ont présenté une augmentation moyenne d’environ 2 mmHg de la tension artérielle systolique et d’environ 1 mmHg de la tension artérielle diastolique, augmentation qui s’est manifestée environ 1 mois après le début du traitement et qui s’est maintenue avec sa poursuite. Lors d’études contrôlées menées chez 854 adultes atteints de sclérose en plaques sous fingolimod à 0,5 mg et chez 511 patients atteints de sclérose en plaques sous placebo, une hypertension considérée comme étant une effet indésirable a été signalée chez 5 % des premiers et chez 3 % des seconds. La tension artérielle doit être surveillée pendant le traitement par Teva-Fingolimod (voir 8.2. Effets indésirables observés au cours des essais cliniques, Tension artérielle; 10.2. Pharmacodynamie, Tension artérielle).
Système endocrinien et métabolisme
Cholestérol total, cholestérol LDL et triglycérides
Le traitement par le fingolimod provoque une augmentation des taux de cholestérol total, de cholestérol des LDL et de triglycérides (voir 8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Conclusions de l’essai clinique, Cholestérol et triglycérides). Ces observations doivent être prises en considération lors du traitement de patients atteints d’hyperlipidémie, d’athérosclérose ou de cardiopathie ischémique préexistantes.
Fonction hématologique
Des cas isolés d’anémie hémolytique auto-immune et de thrombocytopénie, y compris avec purpura, dont on soupçonne un lien avec le fingolimod ont été observés dans le cadre de la pharmacovigilance. Si un patient présente des symptômes d’anémie ou de thrombocytopénie, confirmer le diagnostic au moyen d’épreuves de laboratoire adéquats. Si le diagnostic est confirmé, procéder sans délai à une intervention médicale adéquate et envisager l’arrêt du fingolimod (voir 8.5. Effets indésirables signalés après la commercialisation du produit).
Fonctions hépatique/biliaire/pancréatique
Fonction hépatique
Des signes de lésion hépatique, y compris une élévation marquée des taux sériques d’enzymes hépatiques, principalement l’alanine aminotransférase (ALAT), et une élévation du taux sérique total de bilirubine, ont été signalés chez des patients atteints de sclérose en plaques ayant été traités par le fingolimod. Ces cas se sont produits peu de temps après le début du traitement, de même qu’à la suite d’un emploi prolongé. Des cas de lésions hépatiques significatives sur le plan clinique et d’insuffisance hépatique aiguë nécessitant une greffe de foie ont également été signalés après la commercialisation du produit. Dans les essais cliniques, 8 % des patients recevant du fingolimod à 0,5 mg ont présenté une hausse de l’ALAT ≥ 3 fois la limite supérieure de la normale (LSN), ce qui n’a été observé que chez 2 % des patients sous placebo. Une élévation équivalant à 5 fois la LSN s’est produite chez 2 % des patients recevant le fingolimod à la dose de 0,5 mg et chez 1 % des patients sous placebo. Les patients présentant une hausse ≥ 5 fois la LSN ont cessé de recevoir le fingolimod. Chez certains patients, la réadministration du produit a provoqué une récurrence de la hausse de l’ALAT, ce qui évoque un lien avec le fingolimod. La majorité des hausses se sont produites dans les 6 à 9 mois qui ont suivi le début du traitement, et les taux de transaminases sériques sont retournés à la normale environ 2 mois après l’arrêt de l’administration du fingolimod (voir 8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Conclusions de l'essai clinique, Fonction hépatique).
Avant l’amorce du traitement par Teva-Fingolimod, tous les patients devraient avoir subi un dosage des transaminases et de la bilirubine récemment (c.-à-d. au cours des 6 derniers mois).
En cours de traitement par Teva-Fingolimod, il faut surveiller les signes et les symptômes de lésion hépatique, comme des vomissements inexpliqués, des douleurs abdominales, une fatigue, une anorexie ou encore un ictère ou une urine foncée. Une évaluation des taux d’enzymes hépatiques et de bilirubine doit être réalisée sans délai en présence de symptômes évoquant un dysfonctionnement hépatique; de même qu’après 1, 3, 6, 9 et 12 mois de traitement, puis à intervalles régulier par la suite, jusqu’à 2 mois après l’arrêt du traitement par Teva-Fingolimod. Si les taux de transaminases sériques dépassent de 3 fois la limite supérieure de la normale, la surveillance des enzymes hépatiques doit être effectuée plus fréquemment et doit comprendre le dosage des taux sériques de phosphatases alcalines. Si des analyses répétées confirment des taux de transaminases hépatiques 5 fois supérieurs à la limite de la normale, ou si le patient présente un taux d’ALAT plus de 3 fois supérieur à la plage de référence accompagné d’un taux sérique total de bilirubine plus de 2 fois supérieur à la plage de référence, le traitement par Teva-Fingolimod doit être interrompu. Le traitement ne pourra être repris si on ne peut attribuer la présence des signes et des symptômes à une autre cause plausible, étant donné que le patient est exposé à un risque de lésion hépatique grave d’origine médicamenteuse (voir 8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Conclusions de l'essai clinique, Fonction hépatique).
Les patients qui présentent une maladie hépatique préexistante doivent faire l’objet d’une surveillance plus étroite, car ils sont exposés à un risque accru d’élévation des taux d’enzymes hépatiques au cours du traitement par Teva-Fingolimod. Teva-Fingolimod est contre-indiqué chez les patients qui présentent une insuffisance hépatique grave (voir 2. Contre-indications et 10.3 Pharmacocinétique, Populations particulières et états pathologiques).
Système immunitaire
Infections
L’un des principaux effets pharmacodynamiques du fingolimod consiste en une réduction liée à la dose du nombre de lymphocytes périphériques, qui s’établit à 20-30 % des valeurs initiales.
Cet effet est attribuable à la séquestration réversible des lymphocytes dans les tissus lymphoïdes. Comme l’élimination du fingolimod peut prendre jusqu’à 2 mois après la fin du traitement par Teva-Fingolimod, la remontée du nombre de lymphocytes périphériques aux valeurs initiales a lieu graduellement (voir 10.2. Pharmacodynamie). Teva-Fingolimod peut par conséquent augmenter le risque d’infections, y compris d’infections opportunistes (voir 8. Effets indésirables), non seulement pendant le traitement, mais également durant les 2 mois qui suivent son interruption. Il faut donc demeurer à l’affût de la survenue d’infections durant cette période et enjoindre les patients de signaler sans tarder le moindre signe ou symptôme évoquant une infection afin de permettre de poser un diagnostic et d’amorcer le traitement rapidement.
Teva-Fingolimod est contre-indiqué chez les patients qui sont exposés à un risque accru d’infections opportunistes et chez ceux qui sont atteints d’une infection évolutive grave, ce qui inclut les infections bactériennes, fongiques ou virales évolutives chroniques (voir 2. Contre-indications).
Dans l’essai contrôlé par placebo de 24 mois mené chez des adultes atteints de sclérose en plaques, le taux global d’infections (72 %) et le taux d’infections graves (2 %) dans le groupe sous fingolimod à 0,5 mg étaient semblables ceux observés dans le groupe sous placebo. Néanmoins, les cas de bronchite et de pneumonie ont été plus fréquents dans le groupe recevant le fingolimod que dans le groupe sous placebo (voir 8. Effets indésirables).
Le médecin doit informer le patient de la possibilité d’augmentation du risque d’infections et de la nécessité de demeurer vigilant durant le traitement par Teva-Fingolimod, ainsi qu’après son interruption (voir 7. Mises en garde et précautions, Effets sur le système immunitaire après l’interruption du traitement). En cas d’apparition d’une infection grave, il faut envisager d’interrompre l’administration de Teva-Fingolimod et réévaluer les risques et les bienfaits du traitement avant de le reprendre.
Infections herpétiques
Des infections disséminées graves, engageant le pronostic vital et parfois mortelles par le virus varicelle-zona et le virus de l’herpès simplex, notamment des cas d’encéphalite, de méningite, de méningo-encéphalite et de défaillance multiviscérale, ont été rapportés pendant les essais cliniques contrôlés menés sur le fingolimod (doses de 1,25 et de 0,5 mg) et depuis que le médicament est commercialisé (0,5 mg).
Deux adultes adultes prenant des doses de 1,25 mg de fingolimod (une dose supérieure à celle recommandée) sont décédés d’une infection herpétique lors d’essais cliniques contrôlés. L’un des décès était dû à une primo-infection disséminée par le virus varicelle-zona et l’autre, à une encéphalite herpétique. De très rares cas mortels d’infection disséminée imputable à une réactivation du virus varicelle-zona ont également été signalés depuis la commercialisation du produit chez des patients recevant la dose recommandée de fingolimod (0,5 mg). La plupart de ces patients avaient suivi en parallèle une corticothérapie prolongée (pendant plus de 5 jours) parce qu’on soupçonnait une poussée de leur sclérose en plaques (voir 9.2. Aperçu des interactions médicamenteuses).
Le médecin doit demeurer vigilant quant aux symptômes cliniques pouvant évoquer une infection herpétique grave. L’infection herpétique disséminée doit faire partie du diagnostic différentiel de tout patient sous Teva-Fingolimod qui présente une poussée atypique de sclérose en plaques ou une insuffisance multiviscérale. Si la présence d’une infection herpétique est confirmée, on recommande de mettre fin à l’administration de Teva-Fingolimod et d’amorcer un traitement antiviral. Le traitement de l’infection à VZV doit être conforme aux lignes directrices en vigueur.
Leucoencéphalopathie multifocale progressive (LEMP)
Des cas de leucoencéphalopathie multifocale progressive (LEMP), dont certains ont eu une issue fatale, ont été signalés depuis la commercialisation du produit (voir 8.5. Effets indésirables signalés après la commercialisation du produit). Ne touchant habituellement que les personnes immunodéprimées, la LEMP est une infection opportuniste causée par le virus JC qui peut être mortelle ou qui peut entraîner une grave invalidité. Certains des cas signalés sont survenus chez des patients qui n’avaient jamais été traités par le natalizumab — un agent dont l’association avec la LEMP est connue —, qui n’avaient jamais reçu (ou ne recevaient pas à ce moment-là) d’immunosuppresseurs ou d’immunomodulateurs, et qui ne présentaient pas non plus d’affections générales concomitantes causant une dépression du système immunitaire. Ces cas de LEMP sont survenus après environ 2 ou 3 ans de traitement. Le risque estimé semble augmenter suivant l’exposition cumulative de fingolimod au fil du temps. Le taux de fréquence de la LEMP semble plus élevé chez les patients du Japon; on ignore actuellement pour quelles raisons.
Le médecin doit demeurer vigilant quant aux symptômes cliniques ou aux résultats d’IRM évoquant une LEMP. Si on soupçonne la présence d’une LEMP, le traitement par Teva-Fingolimod doit être suspendu jusqu’à ce que cette possibilité ait été exclue. Évoluant de jour en jour et de semaine en semaine, les symptômes typiquement associés à la LEMP sont variés et comprennent un affaiblissement unilatéral progressif ou une maladresse touchant les membres, des troubles de la vue ainsi qu’une altération de la pensée, de la mémoire et de l’orientation entraînant de la confusion et une modification de la personnalité.
L’IRM peut montrer des signes évocateurs de LEMP avant même l’apparition d’une symptomatologie clinique. Des cas de LEMP diagnostiquée d’après l’IRM et la découverte d’ADN du virus JC dans le LCR en l’absence de signes ou symptômes cliniques spécifiques de la LEMP ont été signalés chez des patients ayant reçu des agents contre la sclérose en plaques associés à cette affection, dont le fingolimod. Plusieurs de ces patients ont présenté des symptômes de LEMP par la suite. Par conséquent, le recours à l’IRM pour déceler des signes susceptibles de cadrer avec la LEMP peut être utile, et toute observation suspecte doit inciter le médecin à effectuer des examens plus poussés, de manière à pouvoir poser rapidement un diagnostic de LEMP, le cas échéant. Avant d’amorcer le traitement par Teva-Fingolimod chez un patient donné, le médecin devrait disposer d’une IRM récente. Lors des IRM d’usage (effectuées conformément aux recommandations nationales et locales), il doit prêter attention aux lésions évocatrices de LEMP. Dans le cas d’un autre agent contre la sclérose en plaques associé à la LEMP, l’interruption du traitement a été associée à un plus faible taux de mortalité et de morbidité liées à la LEMP chez des patients atteints de LEMP qui n’avaient initialement pas de symptômes, que chez des patients qui présentaient des signes et symptômes caractéristiques de cette maladie au moment du diagnostic. On ignore si cette différence est due à la précocité de la détection et de l’interruption du traitement ou si elle relève de différences dans la maladie de ces patients.
Si la présence de LEMP est confirmée, le traitement par Teva-Fingolimod doit être abandonné. Après l’arrêt du traitement par Teva-Fingolimod pour cause de LEMP, il faut surveiller chez le patient l’apparition du syndrome de restauration immunitaire (SRI; voir Effets sur le système immunitaire après l’interruption du traitement, LEMP et SRI).
Méningite cryptococcique
Des cas de méningite cryptococcique ont été signalés après la commercialisation du produit. En général, l’infection s’est déclarée après environ 2 ou 3 ans de traitement, mais elle peut survenir avant. On ignore le lien entre le risque d’infection cryptococcique et la durée du traitement (voir 8. Effets indésirables). Certains cas de méningite cryptococcique ont été mortels. Les patients qui présentent des signes et symptômes cadrant avec une méningite cryptococcique doivent subir une évaluation diagnostique sans délai et recevoir un traitement approprié si la présence de cette infection est confirmée.
Virus du papillome humain
Des infections par le virus du papillome humain (VPH), y compris des cas de papillome, de dysplasie, de verrues et de cancer lié au VPH, ont été signalées chez des patients traités par le fingolimod après la commercialisation du produit (voir 8. Effets indésirables). Compte tenu des propriétés immunosuppressives du fingolimod, il faut envisager de vacciner les patients contre le VPH avant le début de leur traitement par Teva-Fingolimod, conformément aux recommandations en matière de vaccination (voir 4.1. Considérations posologiques). On recommande également d’effectuer un dépistage du cancer, comprenant le test de Papanicolaou, conformément aux normes de soin.
Vaccination
- L’administration de vaccins vivants atténués durant le traitement par Teva-Fingolimod ou au cours des 2 mois qui suivent son interruption n’est pas recommandée en raison du risque d’infection par le vaccin (voir 7. Mises en garde et précautions, Infections).
- La vaccination peut être moins efficace durant le traitement par Teva-Fingolimod et au cours des 2 mois qui suivent son interruption (voir 7. Mises en garde et précautions, Effets sur le système immunitaire après l’interruption du traitement et 10.2. Pharmacodynamie, Système immunitaire).
- S’il n’y a aucune contre-indication, on recommande l’administration de toute la série vaccinale contre la varicelle avant l’amorce du traitement par Teva-Fingolimod chez les patients dont le dépistage des IgG anti-VZV est négatif en raison de l’absence de vaccination ou d’exposition antérieure au virus. Afin de permettre au vaccin de faire pleinement effet, il faut attendre 1 mois avant de commencer l’administration de Teva-Fingolimod (voir 7. Mises en garde et précautions, Vaccination contre le virus varicelle-zona).
- La nécessité d’administrer d’autres vaccins avant ou pendant le traitement par Teva-Fingolimod doit être évaluée à la lumière des recommandations du Comité consultatif national de l’immunisation (CCNI) en matière d’immunisation chez l’adulte (administration systématique et groupes à risque particuliers) (www.phac-aspc.gc.ca/im/is-cv/index-fra.php) et des infectiologues locaux.
Effets sur le système immunitaire après l’interruption du traitement
Médecin et patient doivent tous deux savoir qu’en cas d’arrêt du traitement par Teva-Fingolimod, le fingolimod demeure dans le sang et continue de produire des effets pharmacodynamiques — comme une diminution du nombre de lymphocytes — pendant une période pouvant aller jusqu’à 2 mois après l’administration de la dernière dose. La numération lymphocytaire retourne généralement à la normale dans les 2 mois qui suivent l’interruption du traitement (voir 10.2. Pharmacodynamie, Système immunitaire). Le médecin doit donc informer ses patients de la possibilité d’une augmentation du risque d’infections et de la nécessité de demeurer vigilant à cet égard jusqu’à 2 mois durant après l’arrêt du traitement par Teva-Fingolimod.
En raison des effets pharmacodynamiques continus du fingolimod, l’amorce d’autres traitements au cours des 2 mois qui suivent l’arrêt du traitement par Teva-Fingolimod doit être effectuée avec les mêmes précautions que le traitement concomitant par Teva-Fingolimod. L’administration d’immunosuppresseurs peu après l’arrêt de Teva-Fingolimod peut avoir des effets additifs sur le système immunitaire et commande la prudence (voir 9. Interactions médicamenteuses).
La prudence est également de mise lors de l’arrêt du traitement par le fingolimod en raison du risque de réactivation de la maladie et d’une augmentation importante de l’invalidité (voir 7. Mises en garde et précautions, Reprise de l’activité de la maladie (rebond) et forte aggravation de l’incapacité après l’arrêt du fingolimod).
LEMP et SRI (syndrome de restauration immunitaire)
Des cas de syndrome de restauration immunitaire (SRI) ont été signalés chez des patients traités par des modulateurs des récepteurs de la sphingosine-1-phosphate, dont Teva-Fingolimod, qui ont cessé leur traitement par suite d’une LEMP. Le SRI est généralement apparu en l’espace de quelques semaines ou quelques mois après l’arrêt des modulateurs des récepteurs de la sphingosine-1-phosphate. Le SRI se caractérise par une détérioration parfois rapide de l'état neurologique, résultant de la reconstitution soudaine de la fonction immunitaire. Le SRI peut entraîner de graves complications neurologiques et être mortel. Il faut surveiller l’apparition du SRI et, le cas échéant, traiter de manière appropriée toute réaction inflammatoire touchant le cerveau.
Traitement antérieur ou concomitant par des antinéoplasiques, des immunosuppresseurs ou des immunomodulateurs
L’administration concomitante de Teva-Fingolimod et de traitements antinéoplasiques, immunosuppresseurs ou immunomodulateurs n’est pas recommandée en raison du risque d’effets additifs sur le système immunitaire (voir 9. Interactions médicamenteuses). Pour la même raison, l’administration concomitante de corticostéroïdes doit être faite avec prudence et le médecin doit se fier à son jugement clinique pour prendre certaines décisions particulières, comme la posologie et la durée de la corticothérapie. Lors des essais cliniques de phase III, l’administration concomitante d’une corticothérapie de courte durée (d’au plus 5 jours selon le protocole) n’a pas augmenté davantage le taux global d’infections chez les patients traités par le fingolimod que chez les patients sous placebo.
Afin d’éviter la survenue d’effets additifs sur le système immunitaire tout en réduisant au minimum le risque de réactivation de la maladie, on doit prendre en considération la demi-vie et le mode d’action de Teva-Fingolimod et ceux de l’autre traitement modificateur de la maladie ayant des effets immunosuppresseurs ou immunomodulateurs lorsqu’on entend substituer l’un à l’autre ou vice versa. Avant d’amorcer le nouveau traitement, on doit disposer des résultats d’une NFS récente, pour s’assurer que les effets du traitement antérieur sur le système immunitaire (p. ex. cytopénie) se sont résorbés.
Interféron bêta, acétate de glatiramère ou fumarate de diméthyle
En général, l’administration de Teva-Fingolimod peut débuter dès après l’arrêt du traitement par l’interféron bêta, l’acétate de glatiramère ou le fumarate de diméthyle, du moment que les effets de ces traitements sur le système immunitaire (p. ex cytopénie) aient disparu.
Natalizumab ou tériflunomide
L’élimination du natalizumab requiert habituellement 2 à 3 mois après l’interruption du traitement. Quant à celle du tériflunomide plasmatique, sans procédure d’élimination accélérée, elle peut prendre plusieurs mois (8 en moyenne), voire jusqu’à 2 ans. Par conséquent, en raison de la longue demi-vie du natalizumab et du tériflunomide, il faut se montrer prudent lorsqu’on substitue Teva-Fingolimod à ces traitements, afin d’éviter le risque d’effets additifs sur le système immunitaire. C’est pourquoi on recommande d’évaluer au cas par cas le moment opportun pour amorcer le traitement par Teva-Fingolimod.
Alemtuzumab
Compte tenu des caractéristiques de l’alemtuzumab et de la durée de ses effets immunosuppresseurs décrites dans la monographie de produit, il n’est pas recommandé de commencer un traitement par Teva-Fingolimod après la fin d’un traitement par l’alemtuzumab, à moins que les bienfaits de Teva-Fingolimod ne l’emportent nettement sur les risques observés chez un patient donné.
Surveillance et épreuves de laboratoire
Avant d’amorcer un traitement par Teva-Fingolimod, il faut procéder aux évaluations suivantes :
- Surveiller régulièrement les signes et symptômes d’infection durant le traitement. Il faut aussi effectuer régulièrement une formule sanguine complète (voir 7. Mises en garde et précautions, Système immunitaire).
- Surveiller les signes et les symptômes de lésion hépatique. Voir 7. Mises en garde et précautions, Fonctions hépatique/biliaire/pancréatique pour obtenir des recommandations détaillées en matière de surveillance.
- Vérifier régulièrement la présence de lésions cutanées suspectes durant le traitement par Teva-Fingolimod, surtout chez les patients présentant des facteurs de risque de cancer de la peau (voir 7. Mises en garde et précautions, Néoplasmes).
- Un examen ophtalmique doit être effectué chez tous les patients 3 à 4 mois après l’amorce du traitement ainsi que dès lors que survient un trouble visuel. Les diabétiques et les patients qui ont des antécédents d’uvéite sont davantage exposés au risque d’œdème maculaire et devraient donc passer un examen ophtalmologique avant de commencer le traitement par Teva-Fingolimod et se prêter à des évaluations de suivi régulières durant le traitement (voir 7. Mises en garde et précautions, Ophtalmologie).
- Surveiller régulièrement la tension artérielle chez tous les patients (voir 7. Mises en garde et précautions, Système cardiovasculaire).
Néoplasmes
Les patients qui reçoivent des immunosuppresseurs ou des immunomodulateurs peuvent présenter un risque accru de lymphomes ou d’autres tumeurs malignes, en particulier celles de la peau.
Lymphomes
Des cas de lymphomes, non hodgkiniens surtout, y compris des lymphomes à cellules T, des lymphomes à cellules B et des lymphomes du système nerveux central, ont été signalés au cours des essais cliniques et après la commercialisation du fingolimod (voir 8.2. Effets indésirables observés au cours des essais cliniques; 8.5. Effets indésirables signalés après la commercialisation du produit). Les cas signalés étaient de nature hétérogène. La fréquence des cas de lymphomes (à cellules B ou à cellules T) était plus élevée durant les essais cliniques que ce à quoi on s’attend dans la population générale. Des cas de lymphome T cutané (y compris de mycose fongoïde) ont été signalés chez des patients traités par le fingolimod depuis la commercialisation du produit (voir 8.5. Effets indésirables signalés après la commercialisation du produit).
Carcinomes basocellulaires et autres néoplasmes cutanés
Des cas de carcinome basocellulaire et d’autres néoplasmes cutanés, y compris le mélanome malin, le carcinome épidermoïde, le carcinome à cellules de Merkel et le sarcome de Kaposi, ont été signalés chez des patients ayant reçu le fingolimod (voir 8.2. Effets indésirables observés au cours des essais cliniques; 8.5. Effets indésirables signalés après la commercialisation du produit). On recommande de surveiller avec vigilance la survenue de néoplasmes cutanés chez les patients qui reçoivent un traitement par Teva-Fingolimod. Patients et professionnels de la santé doivent rechercher la présence de toute lésion cutanée suspecte avant l’amorce du traitement par Teva-Fingolimod et en surveiller régulièrement l’éventuelle apparition durant le traitement, en particulier chez les patients qui présentent des facteurs de risque de cancer cutané. La détection d’une telle lésion commande une évaluation immédiate.
En raison du risque de tumeur cutanée maligne, il faut conseiller aux patients traités par Teva-Fingolimod de se protéger du soleil et des rayons ultraviolets en portant des vêtements protecteurs et en appliquant un écran solaire ayant un facteur de protection élevé. Les patients traités par Teva-Fingolimod ne doivent pas recevoir en concomitance une photothérapie par rayonnement UVB ou une puvathérapie (photochimiothérapie).
Système nerveux
Syndrome d’encéphalopathie postérieure réversible
De rares cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été signalés chez des adultes avec la dose de 0,5 mg dans les essais cliniques ainsi qu’après la commercialisation du produit. Les symptômes signalés comprenaient les manifestations suivantes : apparition soudaine de céphalées intenses, nausées, vomissements, altération de l’état mental, troubles visuels et crises épileptiques; des cas d’état de mal épileptique associés au SEPR ont été signalés. Bien que les symptômes du SEPR soient généralement réversibles, ils peuvent évoluer vers un accident vasculaire cérébral ischémique ou une hémorragie cérébrale. S’il n’est pas diagnostiqué et traité à temps, le SEPR peut entraîner des séquelles neurologiques permanentes. Toute présomption de SEPR commande l’interruption du traitement par Teva-Fingolimod.
Lésions pseudotumorales
Des cas de lésions pseudotumorales associées à une poussée de SEP ont été signalés après la commercialisation du médicament. En cas de poussée grave, un examen d’IRM doit être effectué pour exclure la présence de lésions pseudotumorales. Le médecin doit envisager l’arrêt du traitement par Teva-Fingolimod au cas par cas en tenant compte des bienfaits et des risques pour chaque patient.
Reprise de l’activité de la maladie (rebond) et forte aggravation de l’incapacité après l’arrêt du fingolimod
Une forte aggravation de l’incapacité accompagnée de multiples nouvelles lésions visibles à l’IRM a été signalée après l’arrêt du traitement par le fingolimod après la commercialisation du médicament. Dans la plupart des cas qui ont été signalés, l’état fonctionnel des patients n’est pas revenu à ce qu’il était avant l’arrêt du traitement par le fingolimod. L’aggravation de l’incapacité a généralement été observée dans les 12 semaines qui ont suivi l’arrêt du traitement par le fingolimod, mais a également été rapportée jusqu’à 24 semaines et même au-delà après l’abandon du fingolimod. Par conséquent, la prudence s’impose lorsqu’on met fin au traitement par Teva-Fingolimod. Il importe de surveiller les signes de réactivation prononcée de la maladie et toute forte aggravation de l’incapacité chez les patients qui ont cessé de prendre Teva-Fingolimod et, au besoin, amorcer un traitement approprié.
Crises épileptiques
Il faut faire preuve de prudence lorsqu’on administre Teva-Fingolimod à un patient atteint de troubles convulsifs préexistants. Dans les études pivots menées chez des adultes, les cas de crises épileptiques ont été plus fréquents chez les patients traités par le fingolimod que chez les patients du groupe témoin correspondant (voir 8.2. Effets indésirables observés au cours des essais cliniques; 8.2.1. Effets indésirables observés au cours des essais cliniques, Enfants). On ignore si ces événements étaient liés aux effets de la SEP seule, au fingolimod ou à une combinaison des deux.
Ophtalmologie
Œdème maculaire
Un œdème maculaire (voir 8.2. Effets indésirables observés au cours des essais cliniques, Œdème maculaire) accompagné ou non de symptômes visuels a été signalé chez 0,4 % des patients adultes traités par le fingolimod à 0,5 mg, mais chez seulement 0,1 % des patients recevant le placebo. L’œdème maculaire a été diagnostiqué principalement au cours des 3 ou 4 premiers mois du traitement. Certains patients avaient la vue brouillée ou présentaient une diminution de l’acuité visuelle, mais d’autres n’avaient aucun symptôme et ont reçu leur diagnostic au cours d’un examen ophtalmologique d’usage. L’œdème maculaire s’est généralement atténué ou résorbé avec ou sans traitement après l’arrêt de la prise du médicament, mais certains patients présentaient toujours une perte résiduelle de l’acuité visuelle après la guérison. Dans les essais cliniques, l’administration du fingolimod a été interrompue lorsque s’est développé un œdème maculaire, et elle n’a pas été reprise après la résolution de cet effet indésirable.
On recommande d’effectuer un examen ophtalmologique 3 à 4 mois après le début du traitement. Si le patient signale un trouble visuel à un moment ou à un autre durant le traitement par Teva-Fingolimod, une évaluation du fond de l’œil, y compris de la macula, doit être effectuée.
On recommande d’interrompre le traitement par Teva-Fingolimod chez les patients qui présentent un œdème maculaire. La poursuite du traitement chez les patients qui présentent un œdème maculaire n’a pas été évaluée. La décision de reprendre ou non le traitement après la résolution de l’œdème maculaire doit être prise au cas par cas, en fonction des bienfaits et des risques possibles.
Œdème maculaire chez les diabétiques et les patients qui ont des antécédents d’uvéite
Les diabétiques et les patients qui ont des antécédents d’uvéite sont davantage exposés au risque d’œdème maculaire (voir 8.2. Effets indésirables observés au cours des essais cliniques, Œdème maculaire). Les patients atteints à la fois de sclérose en plaques et de diabète ont été exclus des essais cliniques sur le fingolimod. Dans d’autres études sur le fingolimod auxquelles des patients atteints de diabète ont pris part, le taux d’œdème maculaire était plusieurs fois plus élevé chez ces derniers que chez les non diabétiques, et l’affection est survenue 2 fois plus souvent chez les patients traités par le fingolimod (diabétiques et non diabétiques) que chez les patients ayant reçu le traitement témoin.
En plus d’une évaluation ophtalmologique avant le début du traitement par Teva-Fingolimod et 3 – 4 mois après, on recommande que les patients atteints de sclérose en plaques qui souffrent de diabète ou qui ont des antécédents d’uvéite subissent des examens de suivi réguliers durant le traitement.
Psychiatrie
Dépression et idéation suicidaire
On sait que la dépression et les idéations suicidaires surviennent plus fréquemment chez les patients atteints de SEP, mais on n’a pas établi de relation entre la survenue de ces événements et l’emploi du fingolimod dans cette population. Patients, familles et soignants doivent être avertis de surveiller et de signaler immédiatement aux fournisseurs de soins de santé tout symptôme de dépression et/ou d’idéations suicidaire chez le patient sous Teva-Fingolimod, afin que ce dernier soit rapidement évalué.
Santé reproductive
Femmes aptes à procréer/contraception : Teva-Fingolimod est contre-indiqué chez les femmes (et les adolescentes) enceintes ou en mesure de procréer qui n’utilisent pas de méthode de contraception efficace (voir 2. Contre-indications). Par conséquent, un test de grossesse négatif est exigé avant la mise en route du traitement chez les femmes qui peuvent procréer, et ces dernières doivent être informées des risques graves auxquels le fœtus peut être exposé durant le traitement. Comme il faut environ 2 mois pour que l’organisme ait fini d’éliminer le composé après l’arrêt du traitement, les femmes en mesure de procréer doivent utiliser une méthode de contraception efficace durant le traitement et au cours des 2 mois suivant son interruption (voir 10.2. Pharmacodynamie – Système immunitaire). En cas de grossesse durant le traitement, la patiente doit être informée des risques pour le fœtus.
Fertilité
D’après les données provenant des études précliniques, le fingolimod ne semble pas être associé à une augmentation du risque de diminution de la fertilité.
Risque tératogène
Toxicité pour la reproduction féminine
D’après des données recueillies chez l’animal et chez l’humain, Teva-Fingolimod a un potentiel tératogène (voir 2. Contre-indications, 7.1.1. Grossesse et 16. Toxicologie non clinique).
Toxicité pour la reproduction masculine
Les données disponibles ne semblent pas indiquer que le fingolimod soit associé à un risque accru de toxicité fœtale d’origine paternelle.
Appareil respiratoire
Une réduction dose-dépendante du volume expiratoire maximal par seconde (VEMS) et de la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO) a été observée dès le premier mois suivant le début du traitement chez les patients traités par le fingolimod (voir 8.2. Effets indésirables observés au cours des essais cliniques, Appareil respiratoire). Il semble que la variation du VEMS soit réversible après l’arrêt du traitement, mais en ce qui a trait à la diminution de la DLCO, on ne dispose pas d’informations suffisantes pour établir si elle l’est aussi.
Avertir le patient de communiquer avec son médecin en cas de dyspnée d’apparition nouvelle ou d’aggravation de la dyspnée. Si l’état clinique le justifie, une évaluation spirométrique de la fonction respiratoire et une mesure de la DLCO doivent être effectuées au cours du traitement par Teva-Fingolimod.
Les patients atteints de sclérose en plaques dont la fonction respiratoire était compromise (p. ex. fibrose pulmonaire, diagnostic de pneumopathie évolutive, résultats anormaux de l’exploration fonctionnelle respiratoire) ont été exclus des essais cliniques sur le fingolimod.
Teva-Fingolimod doit être employé avec prudence chez les patients atteints d’une affection respiratoire grave, de fibrose pulmonaire, d’asthme modéré ou grave ou encore de maladie pulmonaire obstructive chronique (voir 10.2. Pharmacodynamie, Fonction pulmonaire).
7.1. Cas particuliers
7.1.1. Grossesse
Teva-Fingolimod est contre-indiqué chez les femmes (et les adolescentes) enceintes ou en mesure de procréer qui n’utilisent pas de méthode de contraception efficace (voir 2. Contre-indications). Aucune étude adéquate bien contrôlée n’a été menée chez la femme enceinte.
Les données disponibles chez l’être humain (données de pharmacovigilance et informations provenant des registres des grossesses) laissent penser qu’en comparaison avec la prévalence observée dans la population générale (2 % à 4 %), l’emploi du fingolimod durant la grossesse est associé à une augmentation du risque de malformations congénitales majeures globales (environ 5 %).
Le type de malformations signalées avec le fingolimod et celles observées dans la population générale sont comparables, mais une augmentation de la prévalence des malformations spécifiques ci-dessous a été observée :
- les cardiopathies congénitales comme les communications interauriculaires et interventriculaires et la tétralogie de Fallot;
- les anomalies rénales;
- les anomalies musculosquelettiques.
Il n’existe pas de données sur les effets du fingolimod sur le travail et l’accouchement.
En cas de grossesse durant le traitement, l’administration de Teva-Fingolimod doit être interrompue.
Le traitement par le fingolimod doit être interrompu 2 mois avant une grossesse planifiée. Des conseils médicaux sur le risque d’effets néfastes du traitement chez le fœtus doivent être prodigués aux femmes, et un examen de suivi (p. ex. échographie) doit être effectué. De plus, la possibilité d’une exacerbation grave de la maladie doit être considérée chez les femmes qui cessent d’utiliser Teva-Fingolimod en raison ou en vue d’une grossesse; les patientes doivent consulter leur médecin pour discuter d’autres options thérapeutiques (voir 7. Mises en garde et précautions, Reprise de l’activité de la maladie (rebond) et forte aggravation de l’incapacité après l’arrêt du fingolimod et Effets sur le système immunitaire après l’interruption du traitement).
Les études menées chez l’animal ont montré que l’administration du fingolimod pendant la gestation a des effets toxiques sur la reproduction, entraînant notamment la perte du fœtus et des effets tératogènes. En effet, l’administration orale de fingolimod à des rates gravides pendant l’organogenèse a entraîné une augmentation des malformations fœtales et de la mortalité embryofœtale à partir de doses correspondant à une exposition 2 fois supérieure à celle que produit la dose recommandée de 0,5 mg chez l’être humain. Les malformations viscérales les plus courantes chez les ratons comprenaient le tronc artériel commun et la communication interventriculaire. L’administration orale de fingolimod à des lapines gravides durant l’organogenèse a entraîné une augmentation de la mortalité embryofœtale et un retard de la croissance des fœtus à partir de doses produisant une exposition comparable à celle que l’on observe chez l’être humain avec la dose recommandée de 0,5 mg (voir 16. Toxicologie non clinique).
Registre d’exposition durant la grossesse : On a créé un registre pour surveiller l’issue de la grossesse des femmes enceintes exposées à Teva-Fingolimod. Les médecins qui ont une patiente qui devient enceinte pendant le traitement par Teva-Fingolimod sont invités à communiquer avec Teva Canada Limitée en composant le 1-800-268-4127, poste 3 ou en se rendant à druginfo@tevacanada.com.
7.1.2. Allaitement
Teva-Fingolimod est excrété dans le lait des animaux traités durant la lactation. Il n’existe pas de données sur les effets de Teva-Fingolimod sur la production de lait, ni sur les effets qu’il pourrait avoir chez le nourrisson. Étant donné que plusieurs médicaments sont excrétés dans le lait maternel et que le fingolimod pourrait avoir de graves effets indésirables chez le nourrisson, les femmes qui prennent Teva-Fingolimod ne doivent pas allaiter.
7.1.3. Enfants
Enfants (< 18 ans) : Teva-Fingolimod n’est pas indiqué chez les enfants.
7.1.4. Personnes âgées
Le nombre de personnes âgées (≥ 65 ans) ayant participé aux études cliniques sur le fingolimod n’est pas assez élevé pour que l’on puisse évaluer l’efficacité et l’innocuité de ce médicament dans ce groupe d’âge. Compte tenu du fait que la fréquence des cas de diminution des fonctions hépatique, rénale, immunitaire, pulmonaire et cardiovasculaire est plus élevée chez les personnes âgées et que celles-ci ont davantage d’affections concomitantes et prennent souvent plus d’un médicament, l’administration de fingolimod doit être faite avec prudence chez les patients de 65 ans et plus, et il pourrait être nécessaire de les surveiller davantage ou plus fréquemment (voir 2. Contre-indications et 7. Mises en garde et précautions).
8. Effets indésirables
8.1. Aperçu des effets indésirables
La population ayant servi à l’évaluation de l’innocuité dans les deux études de phase III (études D2301 et D2302) menées en vue de l’homologation du fingolimod dans le traitement de la sclérose en plaques rémittente était constituée d’un total de 1703 patients adultes ayant reçu le médicament à raison de 0,5 mg ou de 1,25 mg (voir 14. Essais cliniques). L’étude D2301 (FREEDOMS) était une étude clinique contrôlée par placebo d’une durée de 2 ans qui a été menée chez 1272 patients adultes atteints de sclérose en plaques et traités par le fingolimod (854 patients parmi lesquels 425 ont reçu la dose de 0,5 mg et 429, la dose de 1,25 mg) ou par un placebo (418 patients).
Infections, œdème maculaire et bradycardie ou blocs auriculo-ventriculaires survenus en début de traitement sont les effets indésirables les plus graves à s’être produits chez les patients qui prenaient la dose thérapeutique recommandée de 0,5 mg lors de cette étude (voir 7. Mises en garde et précautions). Quant aux effets indésirables les plus fréquents (fréquence ≥ 10 % et supérieure à celle observée dans le groupe sous placebo), ceux observés avec la dose de 0,5 mg ont été les céphalées, la grippe, la diarrhée, la dorsalgie, l’élévation des enzymes hépatiques et la toux. Le seul effet indésirable en raison duquel plus de 1 % des patients sous fingolimod à 0,5 mg ont abandonné le traitement est l’élévation des transaminases sériques, qui a mené une interruption du traitement chez 3,8 % des patients.
L’étude D2302 (TRANSFORMS) était une étude contrôlée d’une durée de un an menée chez 1280 patients adultes atteints de sclérose en plaques ayant reçu soit du fingolimod (849 patients parmi lesquels 429 ont reçu la dose de 0,5 mg et 420, la dose de 1,25 mg), soit de l’interféron bêta-1a (431 patients), molécule servant d’agent de comparaison. Dans cette étude, les effets indésirables signalés le plus fréquemment (≥ 10 %), les effets indésirables graves et les effets indésirables ayant mené à l’abandon du traitement ont, dans l’ensemble, été semblables
à ceux qui ont été signalés dans les études contrôlées par placebo, compte tenu du fait qu’elles n’avaient pas la même durée.
8.2. Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que la fréquence des effets indésirables observée dans ces conditions ne reflète pas celle observée en pratique. Par conséquent, cette fréquence ne doit pas être comparée aux fréquences observées dans le cadre d’essais cliniques portant sur un autre médicament.
Les effets indésirables survenus au cours du traitement sont présentés par appareil ou organe, selon le système de classification du MedDRA.
Tableau 2 — Effets indésirables de fréquence ≥ 1 % survenus plus souvent en cours de traitement (c.-à-d. avec un écart d’au moins 1 %) chez les patients sous fingolimod à 0,5 mg que chez les patients sous placebo dans l’étude D2301
| Classification par discipline médicale – Terme prévilégié | Fingolimod à 0,5 mg N = 425 (%) | Placebo N = 418 (%) |
|---|---|---|
| Classification par discipline médicale – Terme prévilégié | Fingolimod à 0,5 mg N = 425 (%) | Placebo N = 418 (%) |
| Infections | ||
| Infections virales par le virus de l’influenza | 55 (12,9) | 41 (9,8) |
| Bronchite | 34 (8,0) | 15 (3,6) |
| Sinusite | 28 (6,6) | 19 (4,5) |
| Gastro-entérite | 19 (4,5) | 13 (3,1) |
| Pneumonie* | 2 (0,5) | 1 (0,2) |
| Infections virales par le virus de l’herpès* | 37 (8,7) | 33 (7,9) |
| Dermatophytose | 16 (3,8) | 6 (1,4) |
| Troubles cardiaques | ||
| Bradycardie | 15 (3,5) | 4 (1,0) |
| Troubles du système nerveux | ||
| Céphalées | 107 (25,2) | 96 (23,0) |
| Étourdissements | 31 (7,3) | 23 (5,5) |
| Paresthésie | 23 (5,4) | 18 (4,3) |
| Migraine | 20 (4,7) | 6 (1,4) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 50 (11,8) | 31 (7,4) |
| Troubles généraux et problèmes au point d’administration | ||
| Asthénie | 11 (2,6) | 5 (1,2) |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Dorsalgie | 50 (11,8) | 29 (6,9) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Eczéma | 14 (3,3) | 8 (1,9) |
| Alopécie | 15 (3,5) | 10 (2,4) |
| Prurit | 11 (2,6) | 5 (1,2) |
| Examens | ||
| Hausse de l’alanine-aminotransférase (ALAT) | 43 (10,1) | 16 (3,8) |
| Hausse de la gamma-glutamyl-transférase (GGT) | 22 (5,2) | 4 (1,0) |
| Hausse des enzymes hépatiques | 14 (3,3) | 1 (0,2) |
| Perte de poids | 20 (4,7) | 14 (3,3) |
| Hausse des triglycérides sanguins | 11 (2,6) | 5 (1,2) |
| Résultats anormaux de l’exploration fonctionnelle hépatique | 6 (1,4) | 1 (0,2) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 43 (10,1) | 34 (8,1) |
| Dyspnée | 34 (8,0) | 19 (4,5) |
| Troubles psychiatriques | ||
| Dépression | 33 (7,8) | 28 (6,7) |
| Troubles oculaires | ||
| Douleur oculaire | 11 (2,6) | 6 (1,4) |
| Vue brouillée | 15 (3,5) | 6 (1,4) |
| Troubles vasculaires | ||
| Hypertension | 27 (6,4) | 16 (3,8) |
| Troubles des systèmes hématopoïétique et lymphatique | ||
| Leucopénie | 12 (2,8) | 1 (0,2) |
| Lymphopénie | 15 (3,5) | 2 (0,5) |
| * Relation plausible avec le médicament à l’étude. | ||
Infections
Dans l’essai clinique de 2 ans mené chez des patients atteints de sclérose en plaques, le taux global d’infections (72 %) et le taux d’infections graves (2 %) observés dans le groupe sous fingolimod à 0,5 mg étaient semblables à ceux observés dans le groupe sous placebo. Néanmoins, les cas de bronchite et de pneumonie ont été plus fréquents dans le groupe recevant le fingolimod que dans le groupe sous placebo (tableau 2).
De très rares cas d’infection par le virus varicelle-zona (VZV) ayant connu une issue fatale ont été signalés chez des patients ayant reçu du fingolimod (à la dose recommandée ou aux doses plus élevées utilisées dans les essais cliniques) tandis qu’ils suivaient une corticothérapie prolongée (durant plus de 5 jours) pour le traitement de poussées de sclérose en plaques.
De très rares cas d’autres types d’infection fatale par le virus de l’herpès ont été signalés. Quelques cas d’infection herpétique disséminée, dont certains ont conduit au décès, ont été signalés, notamment un cas observé à la dose de 0,5 mg (voir 7. Mises en garde et précautions, Système immunitaire, Infections herpétiques).
Œdème maculaire
Dans les essais cliniques, un œdème maculaire a été observé chez 0,4 % des patients ayant reçu du fingolimod à la dose recommandée de 0,5 mg, chez 1,1 % des patients traités par la dose plus élevée (1,25 mg) et chez 0,1 % des patients sous placebo.
Dans la majorité des cas observés dans les essais cliniques menés chez des patients atteints de sclérose en plaques, l’œdème maculaire est survenu au cours des 3 à 4 premiers mois du traitement. Certains patients avaient la vue brouillée ou présentaient une diminution de l’acuité visuelle, mais d’autres n’avaient aucun symptôme et ont reçu leur diagnostic au cours d’un examen ophtalmologique d’usage. Dans tous les cas d’œdème maculaire, l’administration du fingolimod a été interrompue. L’œdème maculaire s’est généralement atténué ou résorbé spontanément après l’arrêt du traitement. Le risque de récurrence après la reprise du traitement n’a pas été évalué (voir 7. Mises en garde et précautions, Ophtalmologie).
La fréquence de l’œdème maculaire est plus élevée chez les patients atteints de sclérose en plaques qui ont des antécédents d’uvéite (environ 20 % en présence d’antécédents d’uvéite contre 0,6 % en l’absence de tels antécédents).
Les diabétiques ont été exclus des essais cliniques menés sur la sclérose en plaques. Dans les études cliniques menées chez des greffés du rein et auxquelles des patients atteints de diabète ont été inclus, la fréquence de l’œdème maculaire était plusieurs fois plus élevée chez les diabétiques que chez les non diabétiques. De plus, le traitement par le fingolimod à 2,5 mg ou à 5 mg a fait doubler la fréquence d’œdème maculaire au cours de ces études. On présume donc que les patients atteints à la fois de sclérose en plaques et de diabète sont plus exposés que les autres à l’œdème maculaire (voir 7. Mises en garde et précautions, Ophtalmologie).
Observations électrocardiographiques
Le fingolimod a été associé à une prolongation de l’intervalle PR et de l’intervalle QTc ainsi qu’à une diminution de la fréquence cardiaque (voir 7. Mises en garde et précautions, Système cardiovasculaire, 9.2. Aperçu des Interactions médicamenteuses, Interactions pharmacodynamiques et 10.2. Pharmacodynamie – Fréquence et rythme cardiaques, – Étude approfondie de l’effet du fingolimod sur l’intervalle QT).
Bradyarythmie
L’amorce du traitement par Teva-Fingolimod entraîne une diminution réversible de la fréquence cardiaque qui peut également être associée à un ralentissement de la conduction auriculo-ventriculaire (voir 7. Mises en garde et précautions, Système cardiovasculaire, 9.2. Aperçu des Interactions médicamenteuses, Interactions pharmacodynamiques et 10.2. Pharmacodynamie, Fréquence et rythme cardiaques).
Dans les essais cliniques menés chez des patients atteints de sclérose en plaques, la diminution maximale moyenne de la fréquence cardiaque a été observée dans les 6 heures ayant suivi la prise de la première dose, la fréquence cardiaque moyenne ayant chuté de 8 bpm 5 heures après l’administration d’une dose de fingolimod de 0,5 mg. D’après la surveillance Holter (24 h), la variation de la fréquence cardiaque horaire moyenne (ajustée en fonction des valeurs obtenues avec le placebo) 6 heures après l’administration de la dose était d’environ 13 bpm. La diminution de la fréquence cardiaque peut être un peu plus marquée après la prise de la deuxième dose. La plupart des cas de bradycardie étaient asymptomatiques, mais certains patients ont cependant eu des symptômes légers ou modérés, comme de l’hypotension, des étourdissements, de la fatigue, des palpitations et/ou une douleur ou un inconfort thoraciques, qui se sont résorbés au cours des 24 premières heures du traitement. La fréquence cardiaque est retournée à sa valeur initiale après 1 mois de traitement ininterrompu.
Durant le programme d’essais cliniques menés chez des patients atteints de sclérose en plaques, un bloc auriculo-ventriculaire du premier degré (prolongation de l’intervalle PR à l’ÉCG) a été observé après le début du traitement chez 4,7 % des patients sous fingolimod à 0,5 mg, chez 2,8 % des patients sous interféron bêta-1a IM et chez 1,5 % des patients sous placebo. Un bloc auriculo-ventriculaire du deuxième degré de Mobitz de type I (périodes de Wenckebach) a été observé chez 0,2 % des patients adultes sous fingolimod à 0,5 mg.
Des comptes rendus isolés émis après la commercialisation du produit font état de cas de bloc auriculo-ventriculaire complet pendant la période d’observation de 6 heures et de manifestations cardiaques tardives, comprenant une asystole transitoire et un décès inexpliqué survenus au cours des 24 heures ayant suivi l’administration de la première dose (voir 8.5. Effets indésirables signalés après la commercialisation du produit). Ces événements se confondaient avec des maladies concomitantes et/ou préexistantes, et on ne peut exclure l’existence d’un lien entre le fingolimod et ces événements.
Les troubles de la conduction observés tant dans les essais cliniques qu’après la commercialisation du produit étaient généralement passagers et asymptomatiques et se sont résorbés en moins de 24 heures. Bien que la plupart des patients des essais cliniques n’aient pas eu besoin d’intervention médicale, l’un d’entre eux, qui recevait la dose de 0,5 mg, a dû recevoir de l’isoprénaline (isoprotérénol) en raison d’un bloc auriculo-ventriculaire du deuxième degré asymptomatique (bloc de Mobitz de type I).
Tension artérielle
Le fingolimod est associé à une baisse de la tension artérielle après l’administration de la première dose. Par contre, en traitement prolongé, il est associé à une hausse de la tension artérielle.
Au cours du premier jour de traitement lors des essais cliniques menés chez des patients atteints de sclérose en plaques, le fingolimod a été associé à une diminution des tensions artérielles systolique, diastolique et moyenne, diminution survenant dès la première heure après l’administration du médicament et culminant au bout de 4 à 5 heures. La diminution maximale de la tension artérielle moyenne par rapport aux valeurs antérieures à l’administration de la dose était de 3,5 mmHg (5 heures après l’administration) dans le groupe sous fingolimod à 0,5 mg comparativement à 1,8 mmHg (4 heures après l’administration) dans le groupe recevant le placebo (voir 7. Mises en garde et précautions, Système cardiovasculaire et 10.2. Pharmacodynamie, Tension artérielle). Des cas de syncope ont également été signalés après l’administration de la première dose de fingolimod dans le cadre de la pharmacovigilance.
Dans les essais cliniques menés chez des patients atteints de sclérose en plaques, l’administration de fingolimod à raison de 0,5 mg a été associée à une hausse d’environ 2 mmHg de la tension artérielle systolique et de 1 mmHg de la tension artérielle diastolique, hausse qui s’est manifestée environ 1 mois après le début du traitement et qui a persisté avec la poursuite du traitement. Lors d’études contrôlées menées chez 854 patients atteints de sclérose en plaques sous fingolimod à 0,5 mg et chez 511 patients atteints de sclérose en plaques sous placebo, une hypertension considérée comme étant un effet indésirable a été signalée chez 5 % des premiers et chez 3 % des seconds.
Accidents vasculaires
De rares cas d’accidents vasculaires cérébraux (AVC) ischémiques ou hémorragiques ont été signalés chez des patients traités par le fingolimod durant les essais cliniques et après la commercialisation du produit. Le lien existant entre ces accidents et le fingolimod demeure incertain. Au cours des essais cliniques de phase III, de rares cas d’artériopathie périphérique occlusive sont survenus chez des patients qui recevaient le fingolimod à la dose de 1,25 mg (2,5 fois la dose recommandée) ou de 5,0 mg (10 fois la dose recommandée).
Néoplasmes
Des cas de néoplasmes cutanés et de lymphomes ont été signalés au cours des essais cliniques et après la commercialisation du produit (voir 7. Mises en garde et précautions, Néoplasmes; 8.5. Effets indésirables signalés après la commercialisation du produit).
Carcinomes basocellulaires et autres néoplasmes cutanés
D’après les données groupées des deux essais cliniques de phase III contrôlés par placebo —
D2301 (FREEDOMS) et D2309 (FREEDOMS II) —, 14 cas de carcinome basocellulaire ont été signalés chez 783 patients traités par le fingolimod (1,8 %), et 5 chez les 773 patients sous placebo (0,6 %).
Au cours des essais cliniques de phase III contrôlés par placebo, on n’a pas relevé de différence quant à la fréquence de survenue d’un mélanome entre les patients traités par le fingolimod pour une durée allant jusqu’à 2 ans et les patients ayant reçu le placebo. Dans le cadre des essais cliniques ouverts et de la pharmacovigilance, un mélanome a été rapporté chez un petit nombre de patients, qui étaient traités par le fingolimod et qui ne présentaient aucun facteur de risque ni signe apparent de mélanome au moment de la mise en route du traitement, ni trouble médical concomitant (voir 7. Mises en garde et précautions, Néoplasmes).
Un sarcome de Kaposi a été rapporté dans le cadre des essais cliniques et de la pharmacovigilance chez des patients traités par le fingolimod qui ne présentaient aucun des facteurs de risque couramment associés au sarcome de Kaposi.
Lymphomes
Des cas de lymphomes ont été signalés au cours des essais cliniques et après la commercialisation du produit. Les cas rapportés de lymphomes, des lymphomes non hodgkiniens surtout, étaient de nature hétérogène; ils comprenaient des lymphomes à cellules B et des lymphomes à cellules T. Des cas de lymphome cutané à cellules T (y compris de mycose fongoïde) ont également été observés après la commercialisation du produit.
Appareil respiratoire
Une réduction dose-dépendante du volume expiratoire maximal par seconde (VEMS) et de la capacité de diffusion pulmonaire du monoxyde de carbone (DLCO) a été observée dès le premier mois suivant le début du traitement chez les patients traités par le fingolimod (voir 7. Mises en garde et précautions, Appareil respiratoire). Au 24e mois, la réduction du pourcentage du VEMS théorique par rapport aux valeurs initiales était de 3,1 % chez les patients traités par le fingolimod à 0,5 mg et de 2,0 % chez les patients ayant reçu le placebo, résultats correspondant à une diminution moyenne de 150 mL/s et de 120 mL/s, respectivement. Dans le cas de la DLCO, la diminution, par rapport aux valeurs initiales, du pourcentage de la valeur prévue à 24 mois se chiffrait à 3,8 % dans le groupe sous fingolimod à 0,5 mg et à 2,7 % dans le groupe prenant le placebo. Il semble que la variation du VEMS soit réversible après l’arrêt du traitement, mais en ce qui a trait à la diminution de la DLCO, on ne dispose pas d’informations suffisantes pour établir si elle l’est aussi.
Au cours de l’essai clinique contrôlé par placebo de 24 mois mené chez des patients atteints de sclérose en plaques, une dyspnée a été signalée chez 7,1 % des patients ayant reçu le fingolimod à 0,5 mg et chez 4,5 % des patients ayant reçu le placebo. Plusieurs patients ont cessé de prendre le fingolimod en raison d’une dyspnée inexpliquée survenue au cours des études de prolongation (non contrôlées).
Crises épileptiques
Des cas de crises épileptiques, état de mal épileptique compris, ont été signalés avec le fingolimod dans les essais cliniques ainsi qu’après la commercialisation du produit. Dans les essais cliniques, la fréquence des crises s’est chiffrée à 0,9 % chez les patients traités par le fingolimod et à 0,3 % chez les patients sous placebo. On ignore si ces événements étaient liés aux seuls effets de la sclérose en plaques, au fingolimod, ou à une combinaison des deux.
Autres effets indésirables observés au cours des essais cliniques contrôlés menés à double insu sur le traitement de la sclérose en plaques
L’étude D2309 (étude FREEDOMS II) était une étude prospective de 2 ans menée à double insu ayant pour but de comparer l’efficacité, l’innocuité et la tolérabilité de deux doses de fingolimod (1,25 mg et 0,5 mg) avec celles d’un placebo chez des patients atteints de sclérose en plaques rémittente. Cette étude de phase III, terminée après l’homologation du fingolimod, comprenait les trois groupes de traitement suivants : fingolimod à 1,25 mg (n = 370), fingolimod à 0,5 mg (n = 358) et placebo (n = 355). Les données sur l’innocuité qu’on en a tirées cadraient avec celles de l’étude D2301. Dans cette étude, la fréquence des cas de hausse de l’ASAT était plus élevée avec le fingolimod à 0,5 mg (3,1 %) qu’avec le placebo (1,4 %).
8.4. Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Fonction hépatique
Des cas de hausse des enzymes hépatiques (ALAT principalement) ont été signalés chez des patients atteints de sclérose en plaques sous traitement par le fingolimod. Dans les essais cliniques menés chez des adultes, des hausses asymptomatiques de l’ALAT sérique ont été observées chez les patients sous fingolimod indépendamment des effets secondaires signalés. Lors de l’essai clinique contrôlé par placebo mené pendant 2 ans chez des patients atteints de sclérose en plaques, 8,5 % des patients recevant du fingolimod à 0,5 mg ont présenté une hausse de l’ALAT ≥ 3 fois la limite supérieure de la normale (LSN) comparativement à 1,7 % dans le cas des patients sous placebo; pendant ce temps, une hausse ≥ 5 fois la LSN était observée chez respectivement 1,9 % et 1,0 % des patients des mêmes groupes. La majorité des hausses se sont produites dans les 6 à 9 mois ayant suivi le début du traitement par le fingolimod. De semblables résultats ont été obtenus dans le cas de l’ASAT et de la GGT, mais les hausses étaient moins fréquentes.
Après l’interruption du traitement par le fingolimod, les taux d’ALAT sont retournés à la normale au bout d’environ 2 mois. Chez un petit nombre de patients (2 patients sous fingolimod à 0,5 mg) — qui ont poursuivi le traitement malgré une hausse des transaminases hépatiques
≥ 5 fois la LSN —, les taux d’ALAT sont retournés à la normale après environ 5 mois (voir 7. Mises en garde et précautions, Fonctions hépatique/biliaire/pancréatique).
Cholestérol et triglycérides
Au cours de l’étude D2301, essai clinique de 24 mois contrôlé par placebo mené chez des patients atteints de sclérose en plaques, les patients sous fingolimod à 0,5 mg présentaient des taux de cholestérol total et de triglycérides plus élevés de la 2e semaine au 24e mois. La fréquence des cas d’hypercholestérolémie notable (> 6,21 mmol/L) s’élevait à 39,6 % dans le groupe sous fingolimod à 0,5 mg et à 31,9 % dans le groupe recevant le placebo. La fréquence des cas d’hypertriglycéridémie notable (> 3,39 mmol/L) se chiffrait quant à elle à respectivement 13,7 % et 7,5 %.
8.5. Effets indésirables signalés après la commercialisation du produit
Les effets indésirables ci-dessous ont été signalés dans le cadre de la pharmacovigilance.
Étant donné que les réactions indésirables identifiées après la commercialisation du produit sont signalées volontairement par une population de taille inconnue, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ou d’établir un lien causal entre ces réactions et l’exposition au médicament.
Troubles cardiaques : Des cas isolés de bloc auriculo-ventriculaire complet, passager et spontanément résolutif ont été signalés avec le fingolimod pendant la période d’observation de 6 heures. Des manifestations tardives isolées, comprenant l’asystole transitoire et le décès inexpliqué, se sont produites au cours des 24 heures ayant suivi l’administration de la première dose de fingolimod. Bien que la prise concomitante d’autres médicaments et/ou la présence d’un trouble préexistant aient constitué un facteur de confusion dans ces cas, le lien avec le fingolimod ne peut être exclu.
Infections et infestations : Un syndrome hémophagocytaire ayant entraîné une issue mortelle a été signalé avec le fingolimod dans un contexte d’infection. Le syndrome hémophagocytaire est une manifestation rare ayant été décrite en association avec des infections et diverses maladies auto-immunes; des cas ont aussi été signalés chez des patients atteints de SEP.
Des infections causées par des agents pathogènes opportunistes, notamment viraux (p. ex., virus JC causant la leucoencéphalopathie multifocale progressive [LEMP], virus de l’herpès simplex ou virus varicelle-zona pouvant entraîner une encéphalite, une méningite, une méningo-encéphalite et une défaillance multiviscérale), fongiques (p. ex., infection cryptococcique causant la méningite cryptococcique) et bactériens (p. ex., infection atypique à Mycobacterium), dont certaines ont été mortelles, ont été signalées (voir 7. Mises en garde et précautions, Système immunitaire).
Des cas de tuberculose ont été rapportés.
Des infections par le virus du papillome humain (VPH), y compris des cas de papillome, de dysplasie, de verrues et de cancer lié au VPH, ont été signalées chez des patients traités par le fingolimod après la commercialisation du produit (voir 7. Mises en garde et précautions Système immunitaire – Virus du papillome humain).
Troubles du système immunitaire : Cas de réactions d’hypersensibilité, y compris des éruptions cutanées, de l’urticaire, de l’œdème de Quincke à l’amorce du traitement, anémie hémolytique auto-immune.
Troubles gastro-intestinaux : Nausées.
Fonction hématologique : Thrombocytopénie (avec ou sans purpura).
Troubles hépatiques et biliaires : Lésion hépatique.
Examens : Diminution du poids.
Troubles de l’appareil locomoteur et des tissus conjonctifs : Myalgie, arthralgie.
Troubles du système nerveux : Exacerbation grave de la maladie après l’arrêt du traitement par le fingolimod, syndrome d’encéphalopathie postérieure réversible, convulsions y compris un état de mal épileptique (voir 7. Mises en garde et précautions).
Néoplasmes (bénins, malins et indéterminés, y compris des kystes et des polypes) : Mélanome, carcinome épidermoïde, carcinome à cellules de Merkel, sarcome de Kaposi, lymphome à cellules B, lymphome à cellules T, lymphome du système nerveux central, lymphome T cutané (y compris mycose fongoïde).
9. Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
- Antiarythmiques de classe Ia ou III
Voir 9.2. Aperçu des interactions médicamenteuses, Interaction pharmacodynamiques, Médicaments qui allongent l’intervalle QTc
9.2. Aperçu des interactions médicamenteuses
Interactions pharmacodynamiques
Agents antinéoplasiques, immunosuppresseurs ou immunomodulateurs : L’administration concomitante de fingolimod et de traitements antinéoplasiques, immunosuppresseurs ou immunomodulateurs n’est pas recommandée, en raison du risque d’effets additifs sur le système immunitaire. La prudence est également recommandée lors de la substitution de fingolimod à un médicament à longue durée d’action ayant des effets immunitaires, comme le natalizumab, le tériflunomide ou la mitoxantrone (voir 7. Mises en garde et précautions, Système immunitaire).
Lors des essais cliniques de phase III, l’administration concomitante d’une corticothérapie de courte durée (d’au plus 5 jours selon le protocole) pour le traitement des poussées n’a pas augmenté davantage le taux global d’infections chez les patients traités par le fingolimod que chez les patients sous placebo (voir 7. Mises en garde et précautions et 8. Effets indésirables). Il faut rappeler au patient qu’en raison d’effets additifs possibles des corticostéroïdes sur le système immunitaire, le risque d’infections peut augmenter.
Médicaments bradycardisants : Le traitement par le fingolimod entraîne une prolongation de l’intervalle PR au cours de la première semaine ainsi qu’un ralentissement de la fréquence cardiaque durant le premier mois. Compte tenu des effets additifs possibles sur la fréquence ou la conduction cardiaque, le fingolimod ne doit pas être administré en concomitance avec des antiarythmiques, des bêtabloquants, des bloqueurs des canaux calciques bradycardisants, dont le vérapamil ou le diltiazem, ou d’autres agents qui peuvent abaisser la fréquence cardiaque, comme l’ivabradine, la digoxine, les inhibiteurs de la cholinestérase ou la pilocarpine. Toutefois, s’il juge que l’administration de fingolimod est nécessaire, le médecin traitant doit s’entretenir avec un cardiologue sur un agent de substitution non bradycardisant ou, dans le cas où une telle substitution ne serait pas possible, sur la surveillance qu’il convient d’exercer (p. ex. au moins jusqu’au lendemain) en début de traitement (voir 7. Mises en garde et précautions, Système cardiovasculaire et 10.2. Pharmacodynamie – Fréquence et rhthme cardiaque).
Médicaments qui prolongent l’intervalle QTc : le fingolimod peut provoquer une prolongation de l’intervalle Qtc au cours du premier mois de traitement (voir 7. Mises en garde et précautions, Système cardiovasculaire et 10.2. Pharmacodynamie – Étude approfondie de l’effet du fingolimod sur l’intervalle QT). Le fingolimod n’a pas fait l’objet d’études chez des patients recevant des médicaments qui prolongent l’intervalle QT.
Les antiarythmiques de classe Ia (p. ex. quinidine, disopyramide) et de classe III (p. ex. amiodarone, sotalol) peuvent prolonger l’intervalle QTc et ont été associés à des cas de torsades de pointes chez des patients qui présentaient une bradycardie. Les patients qui prenaient de tels agents ont été exclus des essais cliniques sur l’emploi du fingolimod dans la sclérose en plaques. Comme l’amorce d’un traitement par le fingolimod entraîne à la fois un ralentissement de la fréquence cardiaque et une prolongation de l’intervalle QTc, l’administration concomitante de fingolimod et d’antiarythmiques de classe Ia ou III est contre-indiquée (voir 2. Contre-indications et 7. Mises en garde et précautions, Appareil cardiovasculaire – Bradyarythmie).
Il faut éviter d’amorcer un traitement par le fingolimod chez les patients qui prennent d’autres types de médicaments qui prolongent l’intervalle QTc. Si l’on décide néanmoins d’entreprendre le traitement chez de tels patients, ces derniers devront être préalablement évalués par un cardiologue qui se chargera de déterminer la pertinence du traitement et la stratégie de surveillance la plus appropriée, surveillance qui devrait durer au moins jusqu’au lendemain.
Outre les antiarythmiques de classe Ia et de classe III, d’autres médicaments, présentés dans la liste non exhaustive ci-après, ont été associés à une prolongation de l’intervalle QTc ou à des torsades de pointes. Figurent dans cette liste les classes chimiques ou pharmacologiques dont certains des agents, mais pas nécessairement tous, ont provoqué une prolongation de l’intervalle QTc ou des torsades de pointes.
Antiarythmiques de classe Ic (p. ex. flécaïnide, propafénone); antipsychotiques (p. ex. chlorpromazine, halopéridol); antidépresseurs (p. ex. fluoxétine, antidépresseurs tricycliques/tétracycliques, tels qu’amitriptyline, imipramine, maprotiline); opioïdes (p. ex. méthadone); macrolides et analogues (p. ex. érythromycine, clarithromycine, tacrolimus); quinolones (p. ex. ciprofloxacine); antipaludéens (p. ex. quinine, chloroquine); antifongiques azolés (p. ex. kétoconazole); dompéridone; antagonistes des récepteurs 5-HT3 (p. ex. ondansétron); inhibiteurs de tyrosine kinases (p. ex. sunitinib); inhibiteurs d’histone désacétylases (p. ex. vorinostat); agonistes des récepteurs β2-adrénergiques (p. ex. salmétérol).
Consulter des sources de renseignements récentes pour connaître les médicaments nouvellement homologués qui prolongent l’intervalle QT/QTc ou ceux pour lesquels cet effet n’a été établi que depuis peu.
Vaccins : La vaccination peut être moins efficace qu’en temps normal si elle a lieu pendant le traitement par le fingolimod et jusqu’à 2 mois après l’arrêt de ce dernier. Du reste, l’administration de vaccins vivants atténués peut comporter un risque d’infection et devrait donc également être évitée durant le traitement par le fingolimod et jusqu’à 2 mois après l’arrêt de ce dernier (voir 7. Mises en garde et précautions, Système immunitaire – Vaccination). Les enfants devraient recevoir tous les vaccins recommandés conformément aux directives d’immunisation en vigueur, selon l’indication clinique, avant de commencer un traitement par le fingolimod.
Interactions pharmacocinétiques
Chez l’homme, le fingolimod est principalement éliminé par l’intermédiaire du CYP4F2, mais d’autres isoformes de la famille 4F pourraient peut-être jouer un rôle. Des études in vitro effectuées avec des hépatocytes indiquent que le CYP3A4 pourrait intervenir dans le métabolisme du fingolimod en cas de forte induction.
Capacité du fingolimod et du fingolimod phosphorylé à inhiber le métabolisme de comédicaments
L’utilisation de microsomes hépatiques humains provenant de plusieurs donneurs ainsi que de substrats spécifiques en guise de sonde métabolique a permis de montrer dans des études d’inhibition in vitro que le fingolimod et le fingolimod phosphorylé n’inhibent que faiblement, voire pas du tout, l’activité de diverses isoformes du CYP (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1, CYP3A4/5 et CYP4A9/11 [fingolimod seulement]). Il est donc peu probable que le fingolimod ou le fingolimod phosphorylé réduisent la clairance des médicaments qui sont métabolisés essentiellement par les principales isoenzymes du CYP.
Capacité du fingolimod et du fingolimod phosphorylé à induire leur propre métabolisme ou celui d’un comédicament
On a évalué la capacité du fingolimod à induire l’ARNm des isoenzymes humaines CYP3A4, CYP1A2 et CYP4F2 et celui de la protéine MDR1 (P-gp ou glycoprotéine P) ainsi que l’activité des isoenzymes humaines CYP3A, CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 et CYP4F2 dans des hépatocytes primaires humains. Le fingolimod n’a entraîné aucune induction de l’ARNm ni aucune activité de la protéine MDR1 et des diverses isoenzymes du CYP par rapport à l’excipient témoin. On ne s’attend donc à aucune induction cliniquement importante des enzymes CYP évaluées ou de la MDR1 (P-gp) par le fingolimod aux concentrations thérapeutiques. Les expériences in vitro n’ont pas mis en évidence d’induction des isoenzymes du CYP par le fingolimod phosphorylé.
Capacité du fingolimod et du fingolimod phosphorylé à inhiber le transport actif de comédicaments
D’après les données in vitro, on ne s’attend pas à ce que le fingolimod ou le fingolimod phosphorylé inhibent la fixation des comédicaments et/ou des substrats biologiques à l’OATP1B1 et à l’OATP1B3 (polypeptides transporteurs d’anions organiques 1B1/1B3) ou au NTCP (polypeptide cotransporteur du sodium taurocholate). De même, il est peu probable qu’aux concentrations thérapeutiques ils inhibent l’efflux des comédicaments et/ou des substrats biologiques par les transporteurs que sont la protéine de résistance du cancer du sein (BCRP), la pompe d’exportation des sels biliaires (BSEP), la protéine 2 associée à la multirésistance aux médicaments (MRP2) et la P-gp.
9.4. Interactions médicament-médicament
Tableau 3 – Interactions médicament-médicament établies ou potentielles
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu (c.-à-d. mettant en cause des associations contre-indiquées).
| [Dénomination | Source des données | Effet | Commentaire |
|---|---|---|---|
| commune] | clinique | ||
| Contraceptifs oraux (éthinylestradiol et lévonorgestrel) | EC | L’administration concomitante de fingolimod et du contraceptif oral à l’état d’équilibre n’a aucunement modifié l’exposition au contraceptif oral. L’exposition au fingolimod et au fingolimod phosphorylé cadrait avec celle ayant été observée lors d’études antérieures. | Aucune étude n’a examiné les interactions entre le fingolimod et les contraceptifs oraux contenant d’autres progestatifs, mais on ne s’attend pas à ce que l’exposition à ces derniers soit modifiée en cas d’administration concomitante de fingolimod. |
| Cyclosporine | EC | La pharmacocinétique du fingolimod n’a pas été modifiée par suite de l’administration concomitante d’une dose unique de fingolimod et de cyclosporine à l’état d’équilibre, pas plus que la pharmacocinétique de la cyclosporine (substrat du CYP3A4) à l’état d’équilibre ne l’a été après l’administration d’une dose unique ou de doses multiples (28 jours) de fingolimod. | Ces données laissent croire que le fingolimod ne risque pas de réduire ou d’augmenter la clairance des médicaments éliminés principalement par le CYP3A4, et que l’inhibition du CYP3A4 a peu de chances de réduire la clairance du fingolimod. L’inhibition des transporteurs P-gp, MRP2 et OATP1B1, même puissante, n’influence pas le devenir du fingolimod. |
| Kétoconazole | EC | L’administration concomitante de kétoconazole à 200 mg 2 fois par jour, à l’état d’équilibre, et d’une | L’effet de l’administration concomitante prolongée du kétoconazole — puissant inhibiteur du |
| dose unique de fingolimod à 5 mg a entraîné une augmentation de 1,7 fois de l’aire sous la courbe (ASC) du fingolimod et du fingolimod phosphorylé imputable à l’inhibition de la CYP4F2 par le kétoconazole. | CYP3A et du CYP4F2 — sur la pharmacocinétique du fingolimod n’a pas été évalué durant cette étude. Par conséquent, il faut user de prudence durant l’administration concomitante prolongée de fingolimod et de kétoconazole à action systémique, et les patients doivent faire l’objet d’une surveillance étroite, car le risque d’effets indésirables peut être augmenté. | ||
| Isoprotérénol et atropine | EC | L’administration d’isoprotérénol ou d’atropine en concomitance avec une dose unique de fingolimod n’a pas eu d’incidence sur l’exposition au fingolimod et au fingolimod phosphorylé. | |
| Carbamazépine | E | L’administration concomitante, à l’état d’équilibre, de 600 mg de carbamazépine deux fois par jour et d’une dose unique de 2 mg de fingolimod a entraîné une diminution d’environ 40 % de l’ASC du fingolimod et du | Bien qu’on ignore la portée clinique de cette diminution de l’ASC, l’administration concomitante de carbamazépine peut réduire l’efficacité du traitement par le fingolimod. |
| fingolimod phosphorylé. | |||
| Aténolol et diltiazem | EC | L’administration concomitante d’aténolol à 50 mg/jour, à l’état d’équilibre, et d’une seule dose de fingolimod à 5 mg a entraîné une baisse additionnelle de 15 % de la fréquence cardiaque à l’instauration du traitement par le fingolimod, un effet qui n’a pas été observé après administration concomitante de diltiazem à 240 mg/jour, à l’état d’équilibre. | Compte tenu des effets additifs possibles de ces agents sur la fréquence cardiaque ou la conduction cardiaque, le fingolimod ne doit pas être administré avec des médicaments qui ralentissent la fréquence cardiaque. Si un traitement par le fingolimod est jugé nécessaire, on cherchera à obtenir l’avis d’un cardiologue sur la possibilité de faire passer le patient à un médicament n’ayant pas pour effet d’abaisser la fréquence cardiaque ou, dans le cas où une telle éventualité ne serait pas envisageable, sur la surveillance appropriée à instaurer (voir 7. Mises en garde et précautions, Système cardiovasculaire). |
E = étude de cas; EC = essai clinique
9.5. Interactions médicament-aliments
Le fingolimod peut être pris avec ou sans nourriture (voir 4. Posologie et administration et 10.3. Pharmacocinétique, Absorption).
9.6. Interactions médicament-plantes médicinales
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-épreuves de laboratoire
Comme le fingolimod réduit le nombre de lymphocytes circulants en les redistribuant dans les organes lymphoïdes secondaires, le nombre de lymphocytes circulant dans le sang périphérique ne peut pas servir à évaluer les sous-populations lymphocytaires chez les patients traités par Teva-Fingolimod.
En raison de la réduction du nombre de lymphocytes circulants, un plus grand volume de sang doit être prélevé pour les épreuves de laboratoire nécessitant l’utilisation de cellules mononucléées circulantes.
10. Pharmacologie clinique
10.1. Mode d’action
Dans l’organisme, le fingolimod est transformé en son métabolite actif — le fingolimod phosphorylé — par la sphingosine kinase. Le fingolimod phosphorylé se lie ensuite avec une grande affinité aux récepteurs 1, 3, 4 et 5 de la sphingosine-1-phosphate (S1P). La liaison du fingolimod phosphorylé aux récepteurs de la S1P situés sur les lymphocytes induit une régulation négative de ces récepteurs et empêche ainsi les lymphocytes de quitter les ganglions lymphatiques, d’où une diminution du nombre de lymphocytes présents dans le sang périphérique. Le mécanisme par lequel le fingolimod exerce ses effets thérapeutiques dans la sclérose en plaques demeure inconnu, mais ceux-ci pourraient procéder de la diminution de la migration des lymphocytes dans le système nerveux central.
10.2. Pharmacodynamie
Système immunitaire
Effets sur le nombre de cellules immunitaires dans le sang. Dans une étude au cours de laquelle 12 sujets ont reçu du fingolimod à raison de 0,5 mg/jour pendant 28 jours, la numération lymphocytaire moyenne a diminué pour s’établir à environ 70 % de sa valeur initiale dans les 4 heures ayant suivi l’administration de la première dose, et à environ 50 % dans les 8 premières heures. Avec la poursuite du traitement quotidien, le nombre de lymphocytes a continué à diminuer pendant 2 semaines, atteignant un nadir d’environ 500 cellules/μL, soit approximativement 30 % de sa valeur initiale. La diminution la numération lymphocytaire se maintient lors d’une administration quotidienne prolongée.
Au cours de l’essai clinique de 2 ans contrôlé par placebo mené chez des patients atteints de sclérose en plaques et au cours duquel 425 d’entre eux ont été traités par du fingolimod à 0,5 mg et 418 par un placebo, un nadir inférieur à 200 cellules/μL a été observé à au moins une occasion chez 18 % des patients ayant reçu le fingolimod. Environ 4 % des patients sous fingolimod à 0,5 mg ont présenté une numération lymphocytaire inférieure à 200 cellules/μL lors d’au moins deux dosages consécutifs effectués à environ 3 mois d’intervalle. Chez la majorité de ces patients, le nombre de lymphocytes est demeuré à ce niveau durant au moins 180 jours. Les patients présentant une numération lymphocytaire confirmée se situant en decà des 200 cellules/μL ont interrompu le traitement, et leurs taux de lymphocytes ont été surveillés fréquemment jusqu’à ce qu’ils remontent à 600 cellules/μL.
Dès les premiers jours suivant l’arrêt du traitement, on observe une augmentation manifeste du nombre de lymphocytes périphériques. Cependant, comme il faut jusqu’à 2 mois pour que le fingolimod soit éliminé de l’organisme une fois le traitement interrompu (voir 10.3. Pharmacocinétique), la numération des lymphocytes périphériques retourne à sa valeur initiale de façon graduelle. Dans les essais cliniques sur la sclérose en plaques, la numération leucocytaire des patients pour lesquels on possédait des valeurs à la fin du traitement et au cours des 3 mois qui l’ont suivi est retournée à la normale au cours de ces 3 mois. Dans les cas peu fréquents où la période de rétablissement a dépassé les 3 mois, une corrélation potentielle a été observée entre la numération lymphocytaire d’une part, et l’administration de doses plus élevées, la survenue d’une chute des lymphocytes sous les 0,2 x 10⁹/L en cours de traitement et une exposition prolongée au fingolimod d’autre part.
Le traitement de longue durée par le fingolimod entraîne une légère diminution du nombre de neutrophiles, qui s’établit à environ 80 % de sa valeur initiale. Le fingolimod n’a aucun effet sur les monocytes.
Effet sur la réponse des anticorps. L’administration de fingolimod à 0,5 mg entraîne une diminution de la réponse immunologique au cours du traitement. L’immunogénicité de l’hémocyanine de patelle (KLH pour Keyhole Limpet Hemocyanin) et l’immunisation au moyen du vaccin antipneumococcique polysaccharidique (PPV-23) ont été évaluées par dosage des titres d’IgM et d’IgG lors d’une étude à répartition aléatoire contrôlée par placebo, menée à l’état d’équilibre chez des volontaires en bonne santé. Ainsi, chez les sujets ayant reçu le fingolimod à 0,5 mg, les titres d’anticorps IgM anti-KLH et anti-PPV ont accusé une diminution de respectivement 91 % et 25 % par rapport aux valeurs observées chez les sujets sous placebo. Phénomène semblable, dans le cas des anticorps IgG anti-KLH et anti-PPV, les titres mesurés chez les sujets ayant reçu le fingolimod à 0,5 mg une fois par jour ont quant à eux accusé une chute de respectivement 45 % et 50 % par comparaison avec ceux observés chez les sujets sous placebo. Le taux de réponse immunologique, établi d’après le nombre de sujets chez lesquels les titres d’anticorps ont augmenté de > 4 fois, était comparable dans les groupes sous fingolimod à 0,5 mg et sous placebo dans le cas des IgG anti-KLH, mais dans le cas des autres anticorps, il accusait dans le groupe sous fingolimod une diminution de 25 % pour les IgG anti-PPV-23, de 75 % pour les IgM anti-KLH et de 40 % pour les IgM anti-PPV-23. Toujours par comparaison avec les sujets sous placebo, une diminution d’environ 30 % de la capacité de déclencher une réaction d’hypersensibilité cutanée retardée à Candida et à l’anatoxine tétanique a été observée chez les sujets recevant le fingolimod à 0,5 mg une fois par jour. Avec la dose de 1,25 mg (dose de fingolimod supérieure à la posologie recommandée pour le traitement de la sclérose en plaques), la diminution de la réponse immunologique était encore plus marquée.
Dans la deuxième étude, l’immunogénicité du vaccin saisonnier contre la grippe de l’hémisphère Nord et du vaccin contenant l’anatoxine tétanique a été évaluée. Dans le cadre de cette étude contrôlée par placebo à répartition aléatoire de 12 semaines menée à l’état d’équilibre, le fingolimod à 0,5 mg était administré à des patients adultes atteints de sclérose en plaques (n = 136). Le taux de réponse 3 semaines après la vaccination, définie comme une séroconversion ou une multiplication par ≥ 4 du nombre d’anticorps dirigés contre au moins 1 des 3 souches d’influenza, était de 54 % dans le groupe sous fingolimod à 0,5 mg et de 85 % dans le groupe sous placebo. Le taux de réponse 3 semaines après la vaccination, définie comme une séroconversion ou une multiplication par ≥ 4 du nombre d’anticorps dirigés contre l’anatoxine tétanique, était de 40 % dans le groupe sous fingolimod à 0,5 mg et de 61 % dans le groupe sous placebo.
Fréquence et rythme cardiaques
Le fingolimod cause une prolongation réversible de l’intervalle PR et une réduction de la fréquence cardiaque au début du traitement (voir 8.2. Effets indésirables observés au cours des essais cliniques). La diminution maximale de la fréquence cardiaque est observée dans les 6 premières heures suivant la prise de la première dose, et 70 % de l’effet chronotrope négatif est atteint le premier jour. La fréquence cardiaque retourne progressivement à sa valeur initiale après 1 mois de traitement continu.
Les réponses autonomes du cœur, y compris la variation diurne de la fréquence cardiaque et la réponse à l’exercice, ne sont pas touchées par le fingolimod.
Une augmentation du nombre d’extrasystoles auriculaires est observée au début du traitement par le fingolimod, mais on ne note aucune augmentation de la fréquence des cas de fibrillation ou de flutter auriculaires, non plus que des cas d’arythmies ou d’extrasystoles ventriculaires. Le traitement par le fingolimod n’est associé à aucune diminution du débit cardiaque.
La diminution de la fréquence cardiaque provoquée par le fingolimod peut être contrecarrée par l’administration d’atropine, d’isoprotérénol (isoprénaline) ou de salmétérol.
Étude approfondie de l’effet du fingolimod sur l’intervalle QT
Dans le cadre d’une étude à double insu contrôlée par placebo menée avec des groupes parallèles, des volontaires en bonne santé ont été répartis aléatoirement dans divers groupes, les uns devant recevoir un placebo (N = 55), et les autres, du fingolimod à 1,25 mg (N = 53) ou à 2,5 mg (N = 61) pendant 7 jours. Une dose d’attaque a été administrée, afin d’accélérer l’atteinte de l’état d’équilibre. La dose thérapeutique de 0,5 mg n’a pas été étudiée. Des ÉCG en série ont été enregistrés durant 12 heures au début de l’étude et le jour 7 du traitement. Le fingolimod a été associé à une prolongation statistiquement significative de l’intervalle QTc à toutes les mesures effectuées le jour 7, effet qui a culminé 6 heures après l’administration du produit, atteignant un maximum de 10,9 ms (IC90 % : 7,88 – 13,91) avec la dose de 1,25 mg et de 11,1 ms (IC90 % : 7,56 – 14,62) avec celle de 2,5 mg.
Tension artérielle
L’administration aiguë de fingolimod a entraîné une diminution statistiquement significative des tensions artérielles systolique et diastolique en position debout le premier jour du traitement, 2 à 14 heures après l’administration du médicament. Dans le groupe ayant reçu la dose de 1,25 mg, la baisse maximale s’est établie à -9,5 mmHg (systolique) et à -7,6 mmHg (diastolique) 6 heures après l’administration du médicament. La dose thérapeutique de 0,5 mg n’a pas été étudiée. L’administration prolongée a provoqué une augmentation statistiquement significative des tensions artérielles systolique et diastolique le jour 28 (voir 7. Mises en garde et précautions, Système cardiovasculaire et 8.2 Effets indésirables observés au cours des essais cliniques, Tension artérielle).
Fonction pulmonaire
L’administration de doses uniques de fingolimod ≥ 5 mg (10 fois la dose recommandée) est associée à une augmentation dose-dépendante de la résistance des voies respiratoires. Au cours d’une étude de 14 jours sur l’administration de fingolimod à raison de 0,5 mg, de 1,25 mg ou de 5 mg par jour, le médicament n’a été associé à aucune diminution de l’oxygénation ni désaturation en oxygène à l’effort, non plus qu’à aucune augmentation de la réactivité des voies respiratoires à la méthacholine. Les sujets ayant reçu le traitement par le fingolimod présentaient une réponse normale à l’inhalation de bronchodilatateurs de la classe des agonistes bêta-adrénergiques.
Lors d’une étude contrôlée par placebo menée chez des sujets atteints d’asthme modéré, mais non de sclérose en plaques, à qui l’on a administré du fingolimod aux doses de 0,5 mg, de 1,25 mg et de 2,5 mg ou un placebo durant 10 jours (n = 9 sujets par groupe), une réduction significative de 10 % du VEMS moyen (aire sous la courbe de l’effet en fonction du temps), mesuré après des délais égaux et corrigé en fonction des valeurs de départ, a été observée de 0 à 6 heures après l’administration du fingolimod le jour 10 chez les sujets qui ont reçu la dose de 1,25 mg (2,5 fois la dose recommandée). Les variations du VEMS observées dans les groupes ayant reçu le fingolimod à 0,5 mg et à 2,5 mg n’étaient cependant pas statistiquement différentes de celles observées dans le groupe sous placebo. Le fingolimod à 1,25 mg a toutefois été associé à une hausse de l’utilisation de bêta-agonistes de secours à courte durée d’action, utilisation qui a quintuplé. Dans le groupe sous fingolimod à 0,5 mg, la fréquence de leur emploi a doublé (augmentation non significative sur le plan statistique).
10.3. Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques du fingolimod à 0,5 mg après l’administration d’une dose unique et à l’état d’équilibre
Cmax (ng/mL) | Tmax (h) | ASC0-24 h (ng•h/mL) | ||||||
|---|---|---|---|---|---|---|---|---|
| Fingolimod | Dose unique | 0,42 | 12 | 7,84 | ||||
| État d’équilibre | 3,66 | 12 | 76,1 | |||||
| Fingolimod phosphorylé | Dose unique | 0,45 | 6 | 6,1 | ||||
| État d’équilibre | 1,81 | 6 | 33,1 | |||||
Valeurs moyennes, sauf dans le cas du tmax (médiane).
Absorption
L’absorption du fingolimod est lente (tmax de 12 à 16 heures) et importante (≥ 85 %, d’après la quantité de substance radioactive excrétée dans l’urine et la quantité de métabolites excrétés dans les fèces, extrapolées à l’infini). Après l’administration par voie orale, la biodisponibilité apparente absolue est de 93 %.
La prise d’aliments ne modifie pas la Cmax ou l’ASC (exposition) du fingolimod ou du fingolimod phosphorylé, mais elle allonge le tmax (temps nécessaire pour que la concentration plasmatique atteigne sa valeur maximale). Teva-Fingolimod peut être pris avec ou sans aliments (voir 4. Posologie et administration).
Les concentrations sanguines atteignent l’état d’équilibre en l’espace de 1 à 2 mois lorsque le médicament est administré une fois par jour, et elles sont environ 10 fois plus élevées que la concentration atteinte après la première dose.
Distribution
Le fingolimod se distribue abondamment dans les globules rouges, la fraction intraérythrocytaire étant de 86 %. La pénétration du fingolimod phosphorylé dans les globules est moins élevée (< 17 %). Le fingolimod et le fingolimod phosphorylé se lient aux protéines dans une proportion élevée (> 99,7 %) et cette liaison n’est pas modifiée par l’insuffisance hépatique ou rénale.
Le fingolimod se distribue abondamment dans les tissus de l’organisme, si bien que son volume de distribution est d’environ 1200 ± 260 L.
Métabolisme
Chez l’être humain, la biotransformation du fingolimod relève de trois mécanismes principaux :
- 1) phosphorylation stéréosélective réversible produisant le S-fingolimod phosphorylé, énantiomère pharmacologiquement actif, 2) biotransformation oxydative catalysée principalement par le CYP4F2 et possiblement par d’autres isoformes de la famille 4F suivie d’une transformation en métabolites inactifs par dégradation subséquente ressemblant à celle des acides gras, 3) formation de céramides non polaires pharmacologiquement inactifs analogues du fingolimod.
Après l’administration d’une dose unique de fingolimod marqué au 14C, les principaux composés liés au fingolimod trouvés dans le sang sont, selon leur contribution à l’ASC de l’ensemble des composés radiomarqués jusqu’à 816 heures après l’administration de la dose : le fingolimod comme tel (23,3 %), le fingolimod phosphorylé (10,3 %) et des métabolites inactifs (métabolite M3, un acide carboxylique [8,3 %], métabolite M29, un céramide [8,9 %] et métabolite M30, un autre céramide [7,3 %]).
Élimination
Le fingolimod possède une clairance sanguine de 6,3 ± 2,3 L/h, et sa demi-vie apparente terminale moyenne (t½) est de 6 à 9 jours. Durant la phase terminale, les concentrations sanguines de fingolimod phosphorylé diminuent de manière parallèle à celles du fingolimod, si bien que les deux substances ont une demi-vie similaire.
Après l’administration par voie orale, environ 81 % de la dose est excrétée lentement dans l’urine sous forme de métabolites inactifs. Le fingolimod et le fingolimod phosphate ne sont pas excrétés intacts dans l’urine, mais ils sont les principaux composés retrouvés dans les fèces, en quantités représentant moins de 2,5 % de la dose chacun. Après 34 jours, la fraction récupérée s’élève à 89 % de la dose administrée.
Populations et cas particuliers
- Enfants : L’emploi de Teva-Fingolimod n’est pas indiqué chez les enfants.
- Personnes âgées : Le nombre de personnes âgées (≥ 65 ans) ayant participé aux études cliniques sur le fingolimod n’est pas assez élevé pour que l’on puisse évaluer si l’innocuité et l’efficacité du fingolimod sont différentes chez ces sujets et chez les patients plus jeunes. Compte tenu du fait que la fréquence des cas de diminution des fonctions hépatique, rénale, immunitaire, pulmonaire et cardiovasculaire est plus élevée chez les personnes âgées et que celles-ci ont davantage d’affections concomitantes et prennent souvent plus d’un médicament, l’administration de Teva-Fingolimod doit être faite avec prudence chez les patients de 65 ans et plus, et il pourrait être nécessaire de les surveiller davantage ou plus fréquemment.
- Sexe : Le sexe n’a pas d’incidence sur la pharmacocinétique du fingolimod et du fingolimod phosphorylé.
- Origine ethnique : Les effets de l’origine ethnique sur la pharmacocinétique du fingolimod et du fingolimod phosphorylé ne sont pas pertinents sur le plan clinique.
- Insuffisance hépatique : L’évaluation de la pharmacocinétique d’une dose unique de fingolimod (1 ou 5 mg) chez des sujets présentant une insuffisance hépatique légère, modérée ou grave (classes A, B et C de Child-Pugh) montre que la maladie n’a pas d’effet sur la Cmax du fingolimod mais qu’elle entraîne une hausse de l’ASC de respectivement 12 %, 44 % et 103 % dans les cas légers, modérés ou graves. La demi-vie d’élimination apparente ne varie pas dans les cas d’insuffisance hépatique légère, mais elle accuse une augmentation de 49 % – 50 % dans les cas modérés ou graves. Le rétablissement de la numération lymphocytaire a été environ 4 fois plus lent chez les sujets atteints d’insuffisance hépatique grave que chez les sujets jouissant d’une fonction hépatique normale. Teva-Fingolimod est contre-indiqué chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) (voir 2. Contre-indications). Teva-Fingolimod doit être utilisé avec prudence en cas d’insuffisance hépatique légère ou modérée (classes A et B de Child-Pugh). On ignore si le risque d’augmentation des résultats de l’exploration fonctionnelle hépatique, de lésions hépatiques de gravité accrue ou d’autres effets indésirables durant le traitement par Teva-Fingolimod est plus élevé chez les insuffisants hépatiques.
Insuffisance rénale : La Cmax du fingolimod et du fingolimod phosphorylé augmente de respectivement 32 % et 25 % en présence d’insuffisance rénale grave, et l’ASC, de respectivement 43 % et 14 %. La demi-vie d’élimination apparente de chacun de ces analytes demeure cependant inchangée. Comme en témoigne l’ASC du métabolite M3, qui a augmenté par un facteur de 14, l’insuffisance rénale entraîne une hausse marquée de l’exposition aux métabolites du fingolimod. Toutefois, la toxicité de ce métabolite n’ayant pas été entièrement caractérisée, la portée clinique d’une telle augmentation de l’exposition demeure inconnue.
Il faut faire preuve de prudence si l’on utilise Teva-Fingolimod chez un patient atteint d’insuffisance rénale grave.
- La pharmacocinétique du fingolimod et de ses métabolites chez les sujets atteints d’insuffisance rénale légère ou modérée n’a pas été étudiée.
11. Conservation, stabilité et mise au rebut
Conserver entre 15 et 30 °C, à l’abri de l’humidité.
Teva-Fingolimod doit être rangé hors de la portée et de la vue des enfants.
Partie II : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Chlorhydrate de fingolimod
Nom chimique : Chlorhydrate de 2-amino-2-[2-(4-octylphényl)éthyl]propane-1,3-diol
Formule et masse moléculaires : C19H33NO2 • HCl
343,93 g / mol
Formule de structure :
Propriétés phycochimiques : Le chlorhydrate de fingolimod se présente sous forme de solide blanc à blanc cassé entièrement soluble dans l’eau. Le pH d’une solution aqueuse à 1 % est de 4,0 à 22 ºC.
14. Essais cliniques
14.1. Essais cliniques menés en fonction des indications
En monothérapie pour le traitement des adultes atteints de la forme rémittente de la sclérose en plaques
Tableau 5 – Résumé des données démographiques des essais cliniques menés chez des adultes atteints de SEP rémittente
| Nº de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
D2301 (FREEDOMS) | Étude à répartition aléatoire et à double insu contrôlée par placebo | Fingolimod, 0,5 mg ou 1,25 mg, ou placebo, une fois par jour (voie orale). Étude de 2 ans. | Fingolimod, 0,5 mg : n = 425 Fingolimod, 1,25 mg : n = 429 Placebo : n = 418 | 31,7 (17 – 55) | H : 30,1 % F : 69,9 % |
| D2302 (TRANSFORMS) | Étude à répartition aléatoire et à double insu contrôlée par agent actif (interféron bêta-1a, 30 µg IM une fois par semaine [Avonex®]), avec double placebo | Fingolimod, 0,5 mg ou 1,25 mg, une fois par jour (voie orale) ou Avonex®, 30 µg IM une fois par semaine. Étude de 1 ans. | Fingolimod, 0,5 mg : n = 429 Fingolimod, 1,25 mg : n = 420 Avonex® : n = 431 | 36,2 (18 – 55) | H : 32,7 % F : 67,3 % |
L’efficacité du fingolimod a été montrée dans deux études ayant évalué l’effet de doses de 0,5 mg et de 1,25 mg administrées une fois par jour chez des patients adultes atteints de sclérose en plaques rémittente. Les deux études comprenaient des patients qui avaient subi au moins 2 poussées cliniques au cours des 2 années précédant la répartition aléatoire, ou au moins 1 poussée clinique au cours de l’année précédant la répartition aléatoire, et dont le score à l’échelle EDSS (Expanded Disability Status Scale) se situait entre 0 et 5,5.
Étude D2301 (FREEDOMS)
Contrôlée par placebo, FREEDOMS était une étude de phase III à répartition aléatoire et à double insu d’une durée de 2 ans qui a été menée chez des patients atteints de sclérose en plaques rémittente qui n’avaient pas reçu d’interféron bêta ni d’acétate de glatiramère au cours des 3 mois précédents et qui n’avaient pas reçu de natalizumab au cours des 6 mois précédents. Des examens neurologiques ont été effectués au moment de la sélection des patients, puis tous les trois mois ainsi que lors de poussées soupçonnées. Des examens par IRM ont été effectués au moment de la sélection des patients ainsi qu’aux 6e, 12e et 24e mois. Le critère d’évaluation principal était le taux de poussées annualisé.
L’âge moyen des patients était de 37 ans, la durée médiane de la maladie, de 6,7 ans, et le score médian à l’échelle EDSS au début de l’étude, de 2,0. Avant leur inclusion dans l’étude, environ 40 % des patients avaient déjà reçu d’autres traitements modificateurs de la maladie, l’interféron bêta étant le traitement antérieur le plus couramment utilisé (par 29 % de l’ensemble des patients). Répartis aléatoirement dans l’un des groupes suivants : fingolimod à 0,5 mg (n = 425), fingolimod à 1,25 mg (n = 429), placebo (n = 418), les patients ont été traités pendant une période allant jusqu’à 24 mois. La durée médiane du traitement a été de 717 jours avec la dose de 0,5 mg, de 715 jours avec la dose de 1,25 mg et de 718,5 jours avec le placebo.
Étude D2302 (TRANSFORMS)
D’une durée de 1 an, TRANSFORMS était une étude de phase III à répartition aléatoire et à double insu contrôlée par agent actif (interféron bêta-1a) menée avec double placebo chez des patients atteints de sclérose en plaques rémittente qui n’avaient pas reçu de natalizumab au cours des 6 mois précédents. Les patients étaient cependant autorisés à avoir suivi un traitement par l’interféron bêta ou par l’acétate de glatiramère jusqu’au moment de la répartition aléatoire.
Des examens neurologiques ont été effectués lors de la sélection, puis tous les 3 mois, ainsi que lors de poussées soupçonnées. Des examens par IRM ont été effectués au moment de la sélection des patients ainsi qu’au 12e mois. Le critère d’évaluation principal était le taux de poussées annualisé.
L’âge médian des patients était de 36 ans, la durée médiane de la maladie, de 5,9 ans et le score médian à l’échelle EDSS au début de l’étude, de 2,0. Avant leur inclusion dans l’étude, environ 57 % des patients avaient déjà reçu d’autres traitements modificateurs de la maladie, l’interféron bêta étant le traitement antérieur le plus couramment utilisé (par 49 % de l’ensemble des patients). Répartis aléatoirement dans l’un des groupes suivants : fingolimod à 0,5 mg (n = 429), fingolimod à 1,25 mg (n = 420), interféron bêta-1a à 30 μg par voie intramusculaire 1 fois par semaine (n = 431), les patients ont été traités pendant une période allant jusqu’à 12 mois. La durée médiane du traitement a été de 365 jours avec la dose de 0,5 mg, de 364 jours avec la dose de 1,25 mg et de 361 jours avec l’interféron bêta-1a.
Tableau 6 – Résultats de l’étude FREEDOMS sur la sclérose en plaques rémittente
Fingolimod à 0,5 mg N = 425 | Placebo N = 418 | Valeur de p | |
|---|---|---|---|
Critère d’évaluation principal Taux de poussées annualisé† | 0,18 | 0,40 | < 0,001 |
Critère d’évaluation secondaire clé Estimation du pourcentage (écart type) de patients sans progression de l’incapacité confirmée sur une période de 3 mois au 24e mois, évaluée selon la méthode de Kaplan-Meier Rapport des risques instantanés de la progression de l’incapacité (IC95 %) | 82,3 (1,89) 0,70 (0,52, 0,96) | 75,9 (2,17) | 0,026 0,024 |
† Établi en fonction des poussées confirmées. La poussée était définie comme la présence de symptômes neurologiques combinée à une augmentation de ≥ 0,5 point du score total à l’échelle EDSS ou à une augmentation de 1 point à chacun des deux scores de l’EDSS portant sur les systèmes fonctionnels ou encore à une augmentation de 2 points à l’un des deux scores de l’EDSS portant sur les systèmes fonctionnels (à l’exclusion des scores relatifs aux systèmes fonctionnels du cerveau et des intestins et de la vessie). La valeur de p a été établie par régression binomiale négative avec correction en fonction du traitement, du groupe de pays, du nombre de poussées au cours des 2 années précédentes et du score initial à l’échelle EDSS.
Figure 1. Temps écoulé avant la progression de l’incapacité confirmée sur 3 mois — Étude D2301 (population en ITT).
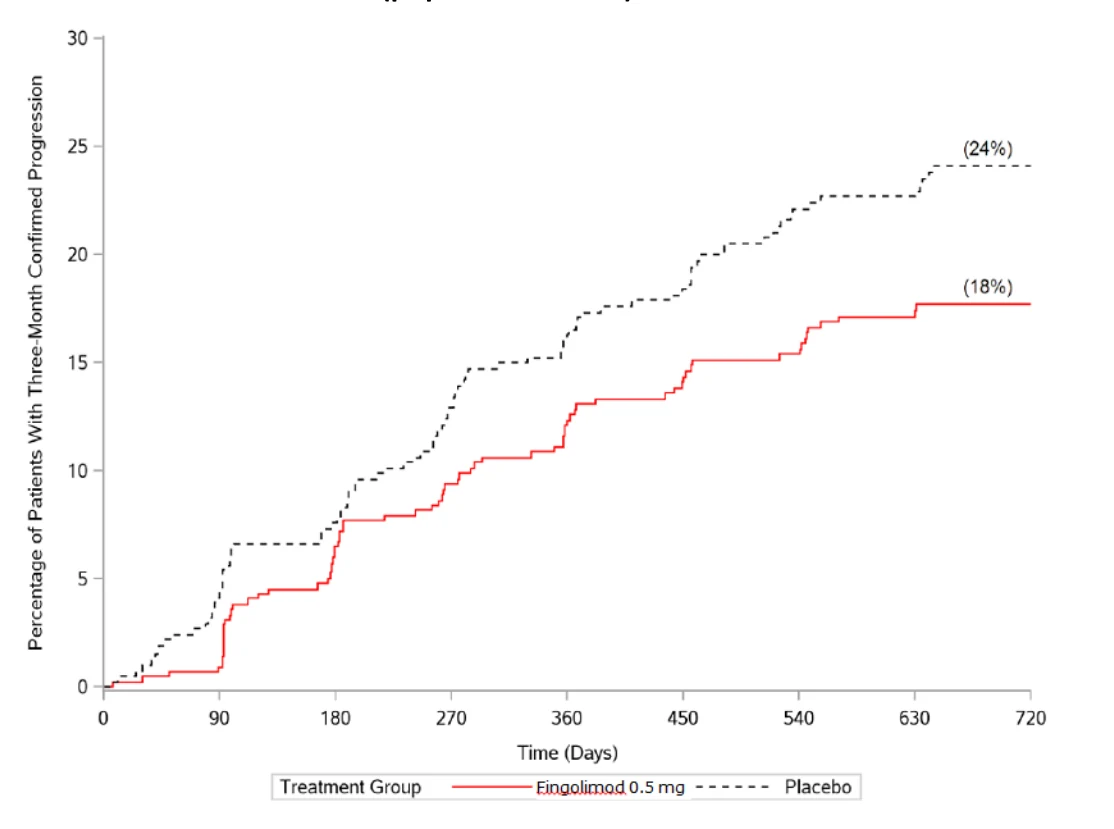 p = 0,026 pour le fingolimod vs le placebo.
Le taux de poussées annualisé, critère d’évaluation principal de l’étude, a été significativement moins élevé chez les patients traités par le fingolimod que chez les patients qui ont reçu le placebo, la réduction relative des poussées ayant été de 54 % chez les patients recevant la dose de 0,5 mg (voir le tableau 6). Le critère d’évaluation secondaire clé était le temps écoulé avant que l’on observe une progression de l’incapacité confirmée sur une période de 3 mois, mesurée par une augmentation, par rapport au score initial, de 1 point à l’échelle EDSS (augmentation de 0,5 point chez les patients dont le score initial à l’échelle EDSS était de 5,5), et se maintenant pendant 3 mois. Le temps écoulé avant la survenue d’une progression de l’incapacité soutenue pendant 3 mois a été significativement plus long chez les patients sous fingolimod que chez les patients sous placebo. Le temps écoulé avant la progression de l’incapacité a été significativement plus long avec le fingolimod qu’avec le placebo (voir le tableau 6 et la figure 1). La dose de 1,25 mg n’a procuré aucun bienfait additionnel par rapport à la dose de 0,5 mg.
Les critères d’évaluation secondaires relatifs à l’IRM comprenaient le nombre de nouvelles lésions en T2, le nombre de lésions en T2 ayant augmenté de volume (lésions évolutives), le nombre de lésions en T1 rehaussées par le gadolinium et le taux d’atrophie cérébrale. En 24 mois de traitement, le nombre moyen de lésions évolutives en T2 était de 2,5 chez les patients traités par le fingolimod à 0,5 mg et de 9,8 chez les patients sous placebo (p < 0,001), ce qui représente une réduction relative de 74 %. À 24 mois, le nombre moyen de lésions rehaussées par le gadolinium était de 0,2 dans le groupe sous fingolimod alors qu’il s’établissait à 1,1 dans le groupe recevant le placebo (p < 0,001), ce qui représente une réduction relative de 81 %. Le taux d’atrophie cérébrale (pourcentage moyen de variation du volume total du cerveau) sur 24 mois était moins élevé avec le traitement par le fingolimod (-0,8 %) qu’avec le placebo (-1,3 %) (p < 0,001). Les variations du volume cérébral étaient également significatives à 6 et à 12 mois.
Tableau 7 – Résultats de l’étude TRANSFORMS sur la sclérose en plaques rémittente
Fingolimod à 0,5 mg N = 429 | Interféron bêta-1a à 30 µg N = 431 | Valeur de p | |
|---|---|---|---|
Critère d’évaluation principal Taux de poussées annualisé1 | 0,16 | 0,33 | < 0,001 |
Critères d’évaluation secondaires clés IRM Nombre moyen (médiane) de nouvelles lésions en T2 ou de lésions qui ont augmenté de volume sur 12 mois2 Progression de l’incapacité confirmée sur une période de 3 mois Estimation du pourcentage (écart type) de patients sans progression de l’incapacité confirmée sur une période de 3 mois au 12e mois, évaluée selon la méthode de Kaplan-Meier Rapport des risques instantanés de la progression de l’incapacité (IC à 95 %) | 1,6 (0) 94,1 (1,25) 0,71 (0,42, 1,21) | 2,6 (1,0) 92,1 (1,33) | 0,002 0,24 0,21 |
1 Établi en fonction des poussées confirmées. La poussée était définie comme la présence de symptômes neurologiques combinée à une augmentation de ≥ 0,5 point du score total à l’échelle EDSS ou à une augmentation de 1 point à chacun des deux scores de l’EDSS portant sur les systèmes fonctionnels ou encore à une augmentation de 2 points à l’un des deux scores de l’EDSS portant sur les systèmes fonctionnels (à l’exclusion des scores relatifs aux systèmes fonctionnels du cerveau et des intestins et de la vessie). La valeur de p a été établie par régression binomiale négative avec correction en fonction du traitement, du pays, du nombre de poussées au cours des 2 années précédentes et du score initial à l’échelle EDSS.
2 Analyse statistique par régression binomiale négative avec correction en fonction du traitement, du pays, du nombre de poussées au cours des 2 années précédentes et du score initial à l’échelle EDSS.
Le taux de poussées annualisé a été significativement moins élevé chez les patients traités par le fingolimod que chez les patients qui ont reçu l’interféron bêta-1a, la réduction relative des poussées ayant été de 52 % chez les patients recevant le fingolimod (voir le tableau 7). La dose de 1,25 mg n’a procuré aucun bienfait additionnel par rapport à la dose de 0,5 mg.
Les critères d’évaluation secondaires clés étaient le nombre de lésions en T2 qui sont apparues ou ont augmenté de volume et le temps écoulé avant que l’on observe une progression de l’incapacité confirmée sur une période de 3 mois, mesurée par une augmentation, par rapport au score initial, d’au moins 1 point à l’échelle EDSS (augmentation de 0,5 point chez les patients dont le score initial à l’échelle EDSS était de 5,5) et se maintenant pendant 3 mois. Le nombre de lésions en T2 qui sont apparues ou qui ont augmenté de volume était significativement plus faible chez les patients sous fingolimod que chez les patients sous interféron bêta-1a. On n’a pas observé, au bout d’un an, de différence significative entre les patients sous fingolimod et les patients sous interféron bêta-1a en ce qui a trait au temps écoulé avant la progression de l’incapacité confirmée sur 3 mois (voir le tableau 7). On n’a pas observé de différence significative non plus entre la dose de 0,5 mg et la dose de 1,25 mg quant à l’un ou l’autre des critères d’évaluation.
Les autres critères d’évaluation secondaires comprenaient la proportion de patients n’ayant pas eu de poussées, le nombre de lésions en T1 rehaussées par le gadolinium et le taux d’atrophie cérébrale. La proportion de patients n’ayant pas eu de poussées après 12 mois s’est chiffrée à 83 % dans le groupe sous fingolimod à 0,5 mg et à 70 % dans le groupe sous interféron bêta-1a (p < 0,001). À 12 mois, le nombre moyen de lésions rehaussées par le gadolinium était de 0,2 dans le groupe sous fingolimod alors qu’il s’établissait à 0,5 dans le groupe sous interféron bêta-1a (p < 0,001), ce qui représente une réduction relative de 60 %. Le taux d’atrophie cérébrale (pourcentage moyen de variation du volume total du cerveau) sur 12 mois était moins élevé avec le traitement par le fingolimod (-0,3 %) qu’avec l’interféron bêta-1a (-0,5 %) (p < 0,001).
Les résultats groupés des études D2301 et D2302 montrent une réduction constante du taux de poussées annualisé avec le fingolimod, par rapport à ce que l’on a observé avec l’agent de comparaison dans les sous-groupes définis par le sexe, l’âge, les traitements antérieurs contre la sclérose en plaques, l’activité de la maladie et le niveau initial d’incapacité.
14.3. Études de biodisponibilité comparatives
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de capsules de fingolimod à 0,5 mg — Teva-Fingolimod (Teva Pharmaceutical Industries Ltd.) et PrGylenya® (Novartis Pharmaceuticals Canada Inc., Canada) — mesurés dans le cadre d’une étude de bioéquivalence croisée à deux variables indépendantes menée à l’insu chez 24 hommes et femmes en bonne santé ayant reçu, après répartition aléatoire, une dose unique de 1 × 0,5 mg alors qu’ils étaient à jeun.
Fingolimod 1 × 0,5 mg D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | IC90 % |
ASC0-72 (pg•h/mL) | 22389,56 22517,21 (10,8) | 22642,09 22800,01 (12,1) | 98,9 % | 95,7 % – 102,1 % |
Cmax (pg/mL) | 399,31 402,48 (12,9) | 409,70 412,58 (12,4) | 97,5 % | 94,4 % – 100,6 % |
tmax § (h) | 17,4 (57,1) | 18,5 (61,2) | ||
* Capsules Teva-Fingolimod à 0,5 mg (Teva Pharmaceutical Industries Ltd.)
† Capsules PrGilenya® à 0,5 mg (Novartis Pharmaceuticals Canada Inc., Canada) achetées au Canada.
§ Exprimé sous forme de moyenne arithmétique (% CV).
En raison de la longue demi-vie d’élimination du fingolimod, l’ASCI et le t1/2 n’ont pu être calculés avec précision à partir des données obtenues dans le cadre de cette étude.
- 16. Toxicologie non clinique
Pharmacologie sur l’innocuité cardiovasculaire
Une légère inhibition du gène hERG (25% ou 18 %) a été observée à la limite de solubilité du fingolimod ou de l’énantiomère S pharmacologiquement actif (0,5 µM ou 0,4 µM) dans des cellules HEK293 transfectées de manière stable.
Dans un modèle de cœur de lapin isolé et perfusé selon la technique de Langendorff, le fingolimod phosphorylé a allongé le cycle et diminué la perfusion coronarienne aux concentrations cibles de 10 à 100 nM.
L’administration orale de 10 mg/kg de fingolimod à des macaques de Buffon mâles conscients libres de leurs mouvements a entraîné une diminution significative de la fréquence cardiaque et une augmentation significative des tensions artérielles systolique et diastolique.
Chez le cobaye anesthésié, l’administration intraveineuse de doses de 0,01 et de 0,1 mg/kg de (S)-fingolimod phosphorylé, énantiomère pharmacologiquement actif, a ralenti la fréquence cardiaque, diminué la tension artérielle, prolongé l’intervalle PR et provoqué une arythmie sinusale. Étant donné que l’anatoxine coquelucheuse a inhibé la diminution de la fréquence cardiaque et la prolongation de l’intervalle PR provoquées par le (S)-fingolimod phosphorylé, un récepteur S1P couplé à la protéine Gαi/o pourrait être en cause.
Chez le rat anesthésié, l’administration intraveineuse de fingolimod phosphorylé a diminué la fréquence cardiaque et provoqué une arythmie sinusale à la dose de 0,3 mg/kg, prolongé l’intervalle PR et diminué le volume courant à des doses supérieures à 0,03 mg/kg, et diminué la ventilation-minute à la dose de 0,03 mg/kg. L’anatoxine coquelucheuse a inhibé la diminution de la fréquence cardiaque, la prolongation de l’intervalle PR, le bloc auriculo-ventriculaire et la diminution du volume courant provoqués par le fingolimod phosphorylé.
Une dyspnée, une bradycardie et, à l’ÉCG, un bloc sino-auriculaire, un bloc auriculo-ventriculaire et des modifications évoquant un bloc de branche gauche et des extrasystoles auriculaires et ventriculaires ont été observés aux doses de 0,1 et/ou de 0,5 mg/kg chez des rats qui avaient reçu par voie intraveineuse du (S)-fingolimod phosphorylé, énantiomère pharmacologiquement actif.
Chez le chien, la diminution de la fréquence cardiaque et l’augmentation de la tension artérielle ont été moins prononcées lorsque l’on a fait passer la dose orale quotidienne de fingolimod graduellement de 0,1 à 10 mg/kg que lorsqu’on leur a administré dès le premier jour une dose de ≥ 2,5 mg/kg. On a cependant observé une augmentation de la fréquence de blocs auriculo-ventriculaires et d’extrasystoles ventriculaires chez les animaux ayant reçu la dose orale de 10 mg/kg.
Chez le rat anesthésié, l’administration intraveineuse de fingolimod (3 et 10 mg/kg) a entraîné une augmentation marquée et prolongée de la résistance des voies respiratoires. Toutefois, un traitement préalable par l’anatoxine pertussique a réduit la bronchoconstriction aiguë, ce qui laisse penser que les effets aigus du fingolimod empruntent des voies de signalisation faisant intervenir la protéine Gi.
La bronchoconstriction induite par l’injection intraveineuse de fingolimod chez le rat anesthésié a été contrecarrée par l’injection de salbutamol, agoniste des récepteurs bêta2-adrénergiques.
Toxicologie
Toxicologie générale : Le profil d’innocuité du fingolimod a été évalué lors d’études précliniques, menées chez la souris, le rat, le chien et le singe.
Le fingolimod possède une toxicité aiguë modérée. Des décès sont survenus à la suite de l’administration intraveineuse de doses uniques de 50 mg/kg chez la souris et de ≥ 25 mg/kg chez le rat, ainsi qu’après l’administration de doses orales de ≥ 300 mg/kg chez le rat. Par contre, aucun décès n’a été constaté chez des chiens ayant reçu une dose orale unique de 1000 ou de 2000 mg/kg. Les signes de toxicité aiguë, qui intéressaient l’appareil respiratoire, le SNC et l’appareil digestif, comprenaient la dyspnée, le manque de coordination, les tremblements, les convulsions, la sédation et une diminution de l’activité locomotrice, de même que des ulcères du préestomac chez les rongeurs ainsi que des vomissements et des selles molles chez les chiens.
Lors des études sur les effets de l’administration de doses orales répétées, les principaux organes cibles ont été les poumons et les vaisseaux sanguins; dans certains cas, contrairement à ce qu’il en est chez l’être humain à la dose orale de 0,5 mg/jour (ou à l’exposition générale à laquelle cette dose donne lieu), aucune marge n’a pu être définie relativement aux effets observés chez les animaux aux doses administrées et à l’exposition générale correspondante.
Des effets sur le système lymphoïde, plus précisément une lymphocytopénie, une déplétion lymphoïde (zone corticale du thymus, rate et ganglions lymphatiques) ainsi qu’une coloration plus étendue et plus dense de la zone médullaire du thymus, ont été observés systématiquement avec un large éventail de doses chez toutes les espèces animales étudiées; compte tenu des propriétés pharmacologiques du fingolimod, il s’agit là essentiellement de manifestations attendues. La survenue d’une protozoose digestive chez les singes ayant reçu les doses de 0,5 ou de 3 mg/kg a été considérée comme découlant d’une augmentation de la vulnérabilité aux infections consécutive à l’immunosuppression. L’inflammation granulomateuse siégeant dans les poumons chez la souris et la pneumonie observée chez le rat et le chien pourraient également être secondaires à l’immunosuppression.
Les poumons se sont révélés comme étant des organes cibles sensibles chez toutes les espèces animales étudiées. À l’autopsie, on a noté une augmentation du poids des poumons ainsi qu’une absence d’atélectasie ou une atélectasie insuffisante. On a également observé les altérations pulmonaires microscopiques suivantes : hypertrophie/hyperplasie des muscles lisses et/ou collagénisation interstitielle à la jonction broncho-alvéolaire, hyperdistension des alvéoles et augmentation des infiltrats de macrophages alvéolaires. Les altérations pulmonaires pathologiques se sont produites à des doses > 0,1 mg/kg chez le rat, > 0,01 mg/kg chez le chien et > 0,5 mg/kg chez le singe. Dans l’étude de 52 semaines menée chez le singe, une détresse respiratoire a été associée à l’administration de kétamine chez les animaux ayant reçu des doses de fingolimod de 3 ou de 10 mg/kg.
L’angiopathie observée chez les rats Wistar touchait plusieurs organes, notamment les reins, la rate, le mésentère et le cerveau. La dose la plus faible ayant déclenché cette manifestation s’élevait à 1,5 mg/kg dans l’étude de 26 semaines et à 0,15 mg/kg dans l’étude de 104 semaines sur le pouvoir carcinogène. Les lésions vasculaires observées dans le cœur de chiens ayant reçu des doses ≥ 1 mg/kg ont été considérées comme étant liées aux effets hémodynamiques du fingolimod.
Des altérations rénales (néphropathie, basophilie tubulaire et/ou cylindres hyalins) liées au traitement ont été observées dans les études menées chez les rongeurs (à 5 mg/kg et à ≥ 0,25 mg/kg lors des études de 13 et de 104 semaines chez la souris; à ≥ 0,3 mg/kg et ≥ 0,05 mg/kg lors des études de 26 et de 104 semaines chez le rat, respectivement).
Le système nerveux des chiens ayant reçu des doses relativement élevées a présenté des altérations pathologiques. On a ainsi observé des infiltrats de cellules mononucléées ou des cellules mononucléées périvasculaires dans le cerveau ou la moelle épinière des animaux ayant reçu les doses de 10 mg/kg (étude de 26 semaines) et de 30 mg/kg (étude de 4 semaines).
Bien que la récupération ait été incomplète dans certains cas, en règle générale, les manifestations liées au traitement observées lors des études de toxicologie à doses répétées se sont révélées potentiellement réversibles après l’arrêt du traitement.
Les effets touchant le foie (hausse des transaminases chez le rat et le chien), l’hypophyse (vacuolisation et/ou atrophie des cellules antéhypophysaires chez le rat et le chien), la médullosurrénale (vacuolisation, diminution du nombre de cellules et fibrose chez le chien) et le tractus gastro-intestinal (érosion du préestomac chez le rat, ulcères gastriques chez le chien) se sont surtout produits à des doses relativement élevées et n’ont pas été observés systématiquement chez toutes les espèces.
Aucun effet lié au traitement n’a été observé lors des examens ophtalmoscopiques effectués dans le cadre des études de toxicologie, mais l’examen histopathologique a révélé une angiopathie oculaire chez un nombre restreint de rats ayant reçu des doses ≥ 0,5 mg/kg lors de l’étude de 104 semaines.
Génotoxicité : Le fingolimod ne s’est révélé mutagène ni dans le test d’Ames, ni à l’endroit de cellules L5178Y de lymphome de souris in vitro. Aucun effet clastogène n’a été observé in vitro dans les cellules pulmonaires V79 du hamster chinois. À partir de 3,7 μg/mL, le fingolimod a induit des aberrations chromosomiques numériques (polyploïdie) dans les cellules V79. Le fingolimod ne s’est pas montré clastogène dans le test du micronoyau in vivo chez la souris et le rat.
Pouvoir carcinogène : Aucun signe de carcinogénicité n’a été observé lors d’une étude biologique de 2 ans au cours de laquelle des rats ont reçu des doses orales de fingolimod allant jusqu’à la dose maximale tolérée de 2,5 mg/kg, dose qui représente une marge d’environ 50 fois l’exposition générale (ASC) associée à la dose quotidienne de 0,5 mg chez l’être humain. Les principales lésions ayant contribué à l’augmentation de la mortalité aux doses de 0,5 et 2,5 mg/kg étaient l’angiopathie et la néphropathie. Dans une étude de 2 ans menée chez la souris, une augmentation de la fréquence des lymphomes malins a été observée à des doses de ≥ 0,25 mg/kg, doses qui représentent une marge d’environ 6 fois l’exposition générale (ASC) associée à la dose quotidienne de 0,5 mg chez l’être humain.
Toxicologie relative à la reproduction et au développement : Aucun effet sur la numération ou la motilité des spermatozoïdes ni altération de la fécondité des rats mâles ou femelles n’ont été observés jusqu’à la plus forte dose de fingolimod testée (10 mg/kg), dose qui représente une marge d’environ 150 fois l’exposition générale (ASC) associée à la dose quotidienne de 0,5 mg chez l’être humain.
L’administration de fingolimod durant l’organogenèse a produit des effets tératogènes chez le rat à partir de 0,1 mg/kg (dose correspondant à au moins 2 fois l’exposition associée à la dose recommandée de 0,5 mg chez l’être humain). Les malformations viscérales les plus courantes observées chez les fœtus comprenaient le tronc artériel commun et la communication interventriculaire. Or on sait que le récepteur ciblé par le fingolimod (récepteur de la sphingosine-1-phosphate) joue un rôle dans la formation des vaisseaux durant l’embryogenèse. Une augmentation de la perte d’embryons après l’implantation a été observée chez les rates ayant reçu des doses de 1 mg/kg ou plus, la dose de 3 mg/kg ayant quant à elle entraîné une diminution du nombre de fœtus viables. Le fingolimod n’a pas eu d’effets tératogènes chez le lapin, mais une augmentation de la mortalité embryofœtale a été observée à partir de 1,5 mg/kg (dose correspondant à une exposition comparable à celle que produit la dose recommandée de 0,5 mg chez l’être humain), de même qu’une diminution du nombre de fœtus viables et un retard de croissance des fœtus à la dose de 5 mg/kg.
Durant la gestation et l’allaitement, l’administration de doses non maternotoxiques (0,05, 0,15 et 0,5 mg/kg) a causé chez le rat une diminution du taux de survie des petits de la génération F1 peu après la naissance. Cela dit, le poids corporel, le développement, le comportement et la fécondité des rats de la génération F1 n’ont pas été altérés par le fingolimod.
Le fingolimod se retrouve dans le lait des animaux traités durant l’allaitement. Le fingolimod et ses métabolites traversent le placenta chez les lapines gravides.
- 17.
Monographie ayant servi de référence
- 1. GILENYAMD (capsules, 0,25 mg et 0,5 mg), no de contrôle de la présentation : 291855, monographie de produit, Novartis Pharma Canada Inc. (17 avril 2025).