


Monographie de produit - Zeposia
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 Indications | 2022-04 |
|---|---|
| 4 Posologie et administration | 2023-12 |
| 7 Mises en garde et précautions, Hépatique/biliaire/pancréatique | 2024-08 |
| 7 Mises en garde et précautions, Immunitaire | 2023-12 |
| 7 Mises en garde et précautions, Ophtalmologique | 2022-04 |
| 7 Mises en garde et précautions, Respiratoire | 2022-04 |
| 7.1.1 Femmes enceintes | 2022-04 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ............................................................................................................. 2
TABLE DES MATIÈRES ................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................................................................................................................................ 5
1 INDICATIONS ...................................................................................................... 5
1.1 Pédiatrie ..................................................................................................... 5
1.2 Gériatrie ..................................................................................................... 5
2 CONTRE-INDICATIONS ...................................................................................... 6
4 POSOLOGIE ET ADMINISTRATION .................................................................. 7
4.1 Considérations posologiques ..................................................................... 7
4.2 Posologie recommandée et ajustement posologique ................................ 9
4.4 Administration .......................................................................................... 10
4.5 Dose oubliée ............................................................................................ 11
5 SURDOSAGE .................................................................................................... 12
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................................................................................................... 12
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................ 13
Approved 1.0v
7.1 Populations particulières .......................................................................... 25
7.1.1 Femmes enceintes ............................................................................... 25
7.1.2 Femmes qui allaitent ............................................................................ 26
7.1.3 Enfants et adolescents ......................................................................... 26
7.1.4 Personnes âgées ................................................................................. 26
8 EFFETS INDÉSIRABLES .................................................................................. 26
8.1 Aperçu des effets indésirables ................................................................. 26
8.2 Effets indésirables observés au cours des études cliniques .................... 28
8.3 Effets indésirables peu fréquents observés au cours des études cliniques . ................................................................................................................. 34
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .......... 36
8.5 Effets indésirables observés après la commercialisation ......................... 38
9 INTERACTIONS MÉDICAMENTEUSES ........................................................... 38
9.1 Interactions médicamenteuses graves..................................................... 38
9.2 Aperçu des interactions médicamenteuses ............................................. 38
9.4 Interactions médicament-médicament ..................................................... 40
9.5 Interactions médicament-aliment ............................................................. 42
9.6 Interactions médicament-plante médicinale ............................................. 42
9.7 Interactions médicament-examens de laboratoire ................................... 42
10 PHARMACOLOGIE CLINIQUE ......................................................................... 42
10.1 Mode d’action .......................................................................................... 42
10.2 Pharmacodynamie ................................................................................... 43
10.3 Pharmacocinétique .................................................................................. 43
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................... 46
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................... 46
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..................................................... 47
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................... 47
14 ÉTUDES CLINIQUES ........................................................................................ 47
Approved 1.0v
14.1 Études cliniques par indication ................................................................ 47
Sclérose en plaques récurrente-rémittente ......................................................... 47
Colite ulcéreuse .................................................................................................. 51
15 MICROBIOLOGIE .............................................................................................. 56
16 TOXICOLOGIE NON CLINIQUE ........................................................................ 56
RENSEIGNEMENTS DESTINÉS AUX PATIENTES .................................................... 60
Approved 1.0v
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
ZEPOSIAMD (ozanimod) est indiqué pour :
Sclérose en plaques (SEP)
- le traitement des patients atteints de sclérose en plaques récurrente-rémittente (SEP RR) afin de diminuer la fréquence des exacerbations cliniques.
Colite ulcéreuse (CU)
- le traitement des patients adultes atteints de CU modérée à sévère active qui ont présenté une réponse inadéquate, une perte de réponse ou une intolérance à un traitement conventionnel ou à un agent biologique.
ZEPOSIA ne doit être prescrit que par des médecins qui sont expérimentés dans le traitement de la sclérose en plaques ou de la colite ulcéreuse, qui connaissent bien le profil d’efficacité et d’innocuité de ZEPOSIA et qui sont en mesure de discuter des bienfaits et des risques du traitement avec les patients.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) :
Sclérose en plaques
Les études cliniques menées sur ZEPOSIA ne comprenaient pas de patients âgés de plus de 65 ans. Par conséquent, on ignore s’il existe des différences en matière d’innocuité et d’efficacité entre les patients âgés et les patients plus jeunes atteints de sclérose en plaques.
Colite ulcéreuse
Un nombre restreint de patients âgés de 65 ans et plus ont été recrutés dans les essais cliniques. Chez cette population de patients, comparativement au placebo, l’efficacité n’a été observée que durant la période de traitement d’induction. Par conséquent, Santé Canada n’a pas autorisé l’utilisation de ZEPOSIA pour le traitement d’entretien de la colite ulcéreuse chez les patients âgés de 65 ans et plus.
Les médecins qui choisissent de traiter des patients gériatriques doivent tenir compte du fait que le traitement par ZEPOSIA doit être administré avec prudence et peut nécessiter une surveillance supplémentaire ou plus fréquente, en raison de la fréquence accrue de réduction de la fonction hépatique, rénale, immunitaire, pulmonaire et cardiovasculaire, de la présence d’autres maladies concomitantes et d’une pharmacothérapie concomitante (voir 7.1.4 Personnes âgées).
Approved 1.0v
2 CONTRE-INDICATIONS
ZEPOSIA est contre-indiqué :
- chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- chez les patients qui, au cours des 6 mois précédents, ont présenté un infarctus du myocarde, une angine de poitrine instable, un accident vasculaire cérébral (AVC), un accident ischémique transitoire (AIT), une insuffisance cardiaque décompensée nécessitant une hospitalisation ou une insuffisance cardiaque de classe III/IV (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- chez les patients qui présentent ou ont déjà présenté un bloc auriculoventriculaire (AV) du deuxième degré de type II ou un bloc AV du troisième degré, une maladie du sinus ou un bloc sino-auriculaire (à moins que le patient ne porte un stimulateur cardiaque fonctionnel) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- chez les patients présentant un risque accru d’infections opportunistes, y compris les patients qui sont immunodéprimés en raison d’un traitement (p. ex. traitements antinéoplasiques, immunosuppresseurs ou immunomodulateurs, irradiation lymphoïde totale ou greffe de moelle osseuse) ou d’une maladie (p. ex. syndrome d’immunodéficience) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- chez les patients atteints d’une infection active grave, y compris d’une infection bactérienne, fongique ou virale active (p. ex. hépatite, tuberculose), jusqu’à la résolution de l’infection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- chez les patients atteints de tumeurs malignes actives connues, à l’exception du carcinome basocellulaire localisé de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasmes).
- chez les femmes (y compris les adolescentes) enceintes ou en âge de procréer qui n’utilisent aucune méthode de contraception efficace. Toute grossesse doit être exclue avant le début du traitement, car ZEPOSIA pourrait nuire au fœtus (voir 4.1 Considérations posologiques, 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes, 7.1.1 Femmes enceintes).
en cas d’utilisation concomitante avec des inhibiteurs de la monoamine oxydase (MAO). ZEPOSIA ne devrait pas être administré avec d’autres inhibiteurs de la MAO en raison du risque accru d’inhibition non sélective de la MAO pouvant entraîner une crise hypertensive. Il doit s’écouler au moins 3 mois entre l’arrêt de ZEPOSIA et le début du traitement par les inhibiteurs de la MAO (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, et 9.4 Interactions médicament-médicament).
Approved 1.0v
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant d’amorcer le traitement par ZEPOSIA, les évaluations suivantes doivent être faites pour guider la sélection et le traitement du patient :
Consulter les sections 7.1.1 Femmes enceintes et 9 INTERACTIONS MÉDICAMENTEUSES pour des renseignements plus détaillés.
Effets sur le système immunitaire
ZEPOSIA réduit le nombre de lymphocytes circulants à environ 43-47 % des valeurs initiales avec la dose de 0,92 mg d’ozanimod, en raison de leur rétention réversible dans les organes lymphoïdes, ce qui peut accroître le risque d’infections. Les prescripteurs devraient :
- Examiner un hémogramme récent (c’est-à-dire obtenu au cours des 6 derniers mois ou suivant l’arrêt d’un traitement antérieur contre la SEP), y compris le nombre de lymphocytes, avant l’instauration du traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Vérifier le statut des anticorps contre le virus varicelle-zona (VVZ) en l’absence d’antécédents de varicelle ou de vaccination contre la varicelle confirmés par un professionnel de la santé; la vaccination contre le VVZ est recommandée chez les patients séronégatifs, après quoi il faut attendre un mois avant d’instaurer le traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Une vaccination contre le virus du papillome humain (VPH) devrait être envisagée avant l’instauration du traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Retarder l’instauration du traitement par ZEPOSIA chez les patients atteints d’une infection active grave jusqu’à ce que celle-ci soit résolue (voir 2 CONTRE-INDICATIONS).
- Chez les patients auparavant traités pour leur SEP au moyen d’un agent connu pour être associé à la leucoencéphalopathie multifocale progressive (LEMP), la réalisation d’un examen d’imagerie par résonance magnétique (IRM) du cerveau, avant l’instauration du traitement par ZEPOSIA, doit être envisagée afin d’évaluer les signes évoquant une LEMP (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
Effets cardiaques
L’instauration du traitement par ZEPOSIA entraîne une diminution transitoire de la fréquence cardiaque ainsi que des retards dans la conduction auriculoventriculaire. Les prescripteurs devraient :
- Obtenir un électrocardiogramme (ECG) chez tous les patients, afin de vérifier la présence d’anomalies de la conduction préexistantes
- Déterminer si les patients prennent des médicaments concomitants qui réduisent la fréquence cardiaque ou la conduction auriculoventriculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, et 9.2 Aperçu des interactions médicamenteuses).
Chez les patients présentant une bradycardie sinusale (fréquence cardiaque
Approved 1.0v
- 55 battements par minute [bpm]) ou un bloc auriculoventriculaire (AV) du premier ou du deuxième degré [type Mobitz I] ou ayant des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque, il faut se préparer à administrer la première dose de ZEPOSIA dans un cadre clinique permettant de surveiller les signes et symptômes d’une possible bradycardie chez le patient (avec des mesures du pouls et de la tension artérielle toutes les heures pendant au moins 6 heures) et de prendre en charge une éventuelle bradycardie symptomatique (voir 4.4 Administration).
- Chez les patients atteints de certaines autres affections cardiaques préexistantes, demander une évaluation par un cardiologue avant d’amorcer le traitement, afin d’évaluer la pertinence de ce dernier et de déterminer la stratégie la plus appropriée pour surveiller les effets cardiaques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- Utiliser un schéma à dose croissante pour aider à réduire les effets cardiaques à l’atteinte de la dose d’entretien (voir 4.2 Posologie recommandée et ajustement posologique, 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, 8.2 Effets indésirables observés au cours des études cliniques).
Consulter les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, pour des renseignements plus détaillés concernant les patients présentant certaines affections cardiovasculaires chez qui il faut éviter d’utiliser ZEPOSIA ou qui pourraient exiger une surveillance accrue.
Évaluation ophtalmologique
Les patients ayant des antécédents de diabète sucré, d’uvéite et de maladies sous-jacentes/coexistantes de la rétine courent un risque accru d’œdème maculaire. Chez les patients atteints de diabète sucré ou d’uvéite ou ayant des antécédents de troubles de la rétine, une évaluation ophtalmique est recommandée avant et pendant le traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Ophtalmologique).
Épreuves de la fonction hépatique et insuffisance hépatique
Les prescripteurs doivent obtenir des valeurs récentes (c’est-à-dire mesurées dans les 6 derniers mois) de la fonction hépatique, y compris les taux de transaminases et de bilirubine hépatiques, avant l’instauration du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
L’exposition aux métabolites actifs de l’ozanimod, le CC112273 et le CC1084037, est supérieure chez les patients atteints d’insuffisance hépatique légère ou modérée (voir 10.3 Pharmacocinétique), ce qui peut entraîner un risque accru d’effets indésirables. Par conséquent, un ajustement posologique est nécessaire chez cette population de patients (voir 4.2 Posologie recommandée et ajustement posologique). L’utilisation de ZEPOSIA chez les patients atteints d’insuffisance hépatique sévère n’est pas recommandée.
Cancer de la peau
Des cancers de la peau ont été signalés chez des patients traités par des modulateurs du récepteur de la S1P, y compris ZEPOSIA. Surveiller les lésions cutanées suspectes avant d’amorcer le traitement par ZEPOSIA, en particulier chez les patients présentant des facteurs de risque de cancer de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasmes).
Approved 1.0v
Grossesse
ZEPOSIA est contre-indiqué chez les femmes (y compris les adolescentes) qui sont enceintes ou qui sont en âge de procréer, mais qui n’utilisent pas une méthode de contraception efficace (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes et 7.1.1 Femmes enceintes).
- Un test de grossesse négatif doit être obtenu avant l’instauration du traitement pour les femmes en âge de procréer.
Médicaments actuels ou antérieurs
Chez les patients qui prennent ou qui ont déjà pris des traitements antinéoplasiques, immunosuppresseurs non corticostéroïdiens ou immunomodulateurs, y compris d’autres traitements modificateurs de la maladie ainsi que des corticostéroïdes, il faut tenir compte de la possibilité de survenue d’effets immunosuppresseurs additifs non désirés avant d’instaurer le traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
4.2 Posologie recommandée et ajustement posologique
Instauration du traitement
Chez tous les patients, le traitement doit être instauré avec une trousse de départ qui dure 7 jours. Le schéma posologique initial à dose croissante de ZEPOSIA, du jour 1 au jour 7, est présenté ci-dessous au Tableau 1. Après l’augmentation de la dose sur 7 jours, la dose d’entretien est de 0,92 mg une fois par jour par voie orale à partir du jour 8.
L’instauration du traitement par ZEPOSIA sans augmentation graduelle de la dose peut entraîner des réductions plus marquées de la fréquence cardiaque (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Tableau 1 – Schéma à dose croissante
| Jours 1 à 4 | 0,23 mg une fois par jour |
| Jours 5 à 7 | 0,46 mg une fois par jour |
| Jours 8 et suivants | 0,92 mg une fois par jour |
Traitement d’entretien
La dose recommandée de ZEPOSIA est de 0,92 mg une fois par jour par voie orale.
Populations particulières
Insuffisance rénale
Aucun ajustement de la dose de ZEPOSIA n’est requis chez les patients atteints d’insuffisance rénale (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique chronique légère ou modérée (classes A ou B selon le score de Child-Pugh) initiez ZEPOSIA avec le schéma posologique à dose croissante
Approved 1.0v
sur 7 jours, comme indiqué dans le tableau 1 ci-dessus. Après une augmentation initiale de la dose, la posologie recommandée de ZEPOSIA chez ces patients est de 0,92 mg par voie orale une fois tous les deux jours, à partir du jour 8 (voir 10.3 Pharmacocinétique).
L’effet d’une insuffisance hépatique sur la pharmacocinétique des principaux métabolites actifs de l’ozanimod n’a pas été établi chez les patients atteints d’insuffisance hépatique sévère. L’utilisation de ZEPOSIA chez les patients atteints d’insuffisance hépatique sévère (classe C selon le score de Child-Pugh) n’est pas recommandée.
Enfants (moins de 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Pédiatrie).
Patients âgés (65 ans ou plus)
Aucun ajustement de la dose de ZEPOSIA n’est requis chez les patients âgés de plus de 65 ans. ZEPOSIA doit être utilisé avec prudence chez les patients âgés de plus de 65 ans, étant donné le risque accru d’effets indésirables chez cette population de patients, particulièrement au cours d’un traitement prolongé (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
4.4 Administration
Les capsules ZEPOSIA doivent être avalées entières et peuvent être prises avec ou sans nourriture.
Les patients doivent être informés que ZEPOSIA et ses métabolites actifs restent dans le sang et continuent d’exercer des effets, y compris une diminution du nombre de lymphocytes dans le sang, jusqu’à 3 mois après la dernière dose.
Consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire pour les recommandations concernant la surveillance requise pendant le traitement par ZEPOSIA.
Surveillance après la première dose d’ozanimod
Chez les patients qui présentent une bradycardie sinusale (fréquence cardiaque < 55 bpm) ou un bloc AV du premier ou du deuxième degré (type Mobitz I) ou qui ont des antécédents d’infarctus du myocarde ou d’insuffisance cardiaque :
- Obtenir un ECG avant la prise de la dose et à la fin de la période d’observation de 6 heures.
- Surveiller les patients pour déceler l’apparition de signes et symptômes d’une bradycardie, avec des mesures du pouls et de la tension artérielle toutes les heures.
- En cas de symptômes de bradyarythmie ou de bloc AV, amorcer une prise en charge appropriée, avec une surveillance continue (p. ex. surveillance par ECG en continu) jusqu’à la disparition des symptômes.
Si un patient nécessite une intervention pharmacologique pendant la période d’observation suivant la première dose, une surveillance continue pendant une nuit complète (p. ex. surveillance par ECG en continu) dans un établissement médical
Approved 1.0v
- la deuxième dose d’ozanimod.
Surveillance prolongée au-delà de 6 heures
Une surveillance continue est requise si l’une des anomalies suivantes est observée après 6 heures (en présence ou non de symptômes), et ce, jusqu’à ce qu’elle se résorbe :
- Fréquence cardiaque < 45 bpm 6 heures après l’administration de la dose.
- La valeur de fréquence cardiaque la plus basse est obtenue 6 heures après l’administration de la dose, suggérant que la réduction maximale de la fréquence cardiaque pourrait ne pas s’être produite.
- ECG réalisé 6 heures après l’administration de la dose montrant un bloc AV du deuxième degré ou plus d’apparition nouvelle.
- Intervalle QTc > 450 ms chez les hommes; > 470 ms chez les femmes.
4.5 Dose oubliée
Reprise du traitement à la suite d’une interruption de la thérapie durant la phase d’augmentation de la dose
Si une dose de ZEPOSIA est oubliée au cours des 2 premières semaines de traitement, reprendre le traitement en utilisant le schéma à dose croissante décrit dans le Tableau 1 ci-dessus (voir 4.2 Posologie recommandée et ajustement posologique).
Reprise du traitement à la suite de l’interruption de la thérapie durant la phase d’entretien
Le même schéma à dose croissante décrit au Tableau 1 ci-dessus (voir 4.2 Posologie recommandée et ajustement posologique) doit être suivi lorsque le traitement d’entretien par ZEPOSIA est interrompu :
- pendant plus de 7 jours consécutifs entre les jours 15 et 28 du traitement
- pendant plus de 14 jours consécutifs après le jour 28 du traitement
Lorsque le traitement d’entretien par ZEPOSIA est interrompu pendant l’une des durées mentionnées ci-dessus, les patients chez qui une surveillance est recommandée doivent être surveillés après l’administration de la première dose (voir 4.4 Administration).
Si l’interruption du traitement par ZEPOSIA après les 2 premières semaines de traitement est de plus courte durée que celle mentionnée ci-dessus, poursuivre le traitement comme prévu.
Approved 1.0v
5 SURDOSAGE
Les patients doivent être pris en charge au moyen de mesures symptomatiques et de soins de soutien.
Chez les patients qui ont pris une surdose de ZEPOSIA, il est important de surveiller les signes et symptômes de bradycardie, ce qui peut inclure une surveillance de nuit dans un établissement médical. Des mesures régulières du pouls et de la tension artérielle sont nécessaires, et une surveillance continue de l’ECG devrait être effectuée. La diminution de la fréquence cardiaque induite par l’ozanimod peut être renversée par l’administration parentérale d’atropine ou d’isoprénaline.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
0,23 mg : capsules de gélatine dures et opaques de taille 4 avec un corps gris clair et une tête gris clair, portant les inscriptions à l’encre noire « OZA » sur la tête et « 0.23 mg » sur le corps.
0,46 mg : capsules de gélatine dures et opaques de taille 4 avec un corps gris clair et une tête orange, portant les inscriptions à l’encre noire « OZA » sur la tête et « 0.46 mg » sur le corps.
0,92 mg : capsules de gélatine dures et opaques de taille 4 avec un corps orange et une tête orange, portant les inscriptions à l’encre noire « OZA » sur la tête et « 0.92 mg » sur le corps.
La « trousse de départ » est un étui pliant contenant 7 capsules de gélatine dures sous plaquette alvéolée : 4 capsules de 0,23 mg et 3 capsules de 0,46 mg.
L’emballage standard d’un mois contient 28 capsules de gélatine dure de 0,92 mg sous plaquette alvéolée.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Orale | Capsule de 0,23 mg, 0,46 mg et 0,92 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, stéarate de magnésium. Enveloppe de la capsule : dioxyde de titane (E171), encre pharmaceutique, gélatine, oxyde de fer jaune (E172), oxyde de fer noir (E172), oxyde de fer rouge (E172). |
Approved 1.0v
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Bradyarythmie et retards dans la conduction auriculoventriculaire
L’instauration du traitement par ZEPOSIA peut entraîner des réductions transitoires de la fréquence cardiaque et des retards de la conduction auriculoventriculaire (voir 8 EFFETS INDÉSIRABLES).
Consulter la section 4.1 Considérations posologiques pour connaître les évaluations cardiaques qui doivent être réalisées avant l’instauration du traitement par ZEPOSIA.
Chez les patients atteints de certaines affections cardiaques, une surveillance est recommandée après l’administration de la première dose; ZEPOSIA doit donc être administré dans un cadre clinique (voir 4.4 Administration).
Réduction de la fréquence cardiaque
Après l’administration de la dose initiale de 0,23 mg de ZEPOSIA, la plus grande réduction moyenne de la fréquence cardiaque s’est produite à l’heure 5 du jour 1 (diminution de 1,2 bpm lors des essais cliniques en SEP et de 0,7 bpm lors des études en CU), la fréquence cardiaque remontant par la suite près de sa valeur initiale à l’heure 6. Avec l’augmentation continue de la dose, l’effet maximal de l’ozanimod sur la fréquence cardiaque s’est produit le jour 8.
On n’a pas observé de fréquence cardiaque inférieure à 40 bpm. L’instauration du traitement par ZEPOSIA sans augmentation graduelle de la dose peut entraîner de plus grandes réductions de la fréquence cardiaque (voir 4.2 Posologie recommandée et ajustement posologique).
Dans les études cliniques de phase 3 menées en SEP, une bradycardie a été signalée le premier jour du traitement chez 0,5 % des patients traités par ZEPOSIA comparativement à aucun des patients ayant reçu l’interféron (IFN) bêta-1a. Après le jour 1, l’incidence de bradycardie était de 0,8 % chez les patients traités par ZEPOSIA contre 0,7 % chez les patients ayant reçu l’IFN bêta-1a.
Dans les études cliniques menées en CU, durant la période d’induction des études TRUENORTH-I et TOUCHSTONE-I, une bradycardie a été rapportée le jour de l’initiation du traitement (Jour 1) chez 0,2 % des patients traités par l’ozanimod et n’a pas été rapportée chez les patients ayant reçu le placebo. Après le jour 1, une bradycardie a été rapportée chez 0,2 % des patients traités par l’ozanimod. Durant le traitement d’entretien de l’étude TRUENORTH-M, aucun cas de bradycardie n’a été rapporté. Voir la section 8.2 Effets indésirables observés au cours des études cliniques, sous Description de certains effets indésirables survenus en cours de traitement, pour obtenir un complément d’information sur les cas de bradycardie signalés lors des études sur la SEP et la CU.
Retards dans la conduction auriculoventriculaire
L’instauration du traitement par ZEPOSIA peut entraîner des retards transitoires dans la conduction auriculoventriculaire. Lors d’expositions à ZEPOSIA supérieures à la posologie recommandée sans augmentation graduelle de la dose, des blocs auriculoventriculaires de type I du premier et du deuxième degré ont été observés chez des volontaires sains; toutefois,
Approved 1.0v
dans les études cliniques de phase 3 avec augmentation graduelle de la dose, aucun bloc auriculoventriculaire du deuxième ou du troisième degré n’a été signalé chez les patients traités par ZEPOSIA.
Recommandations concernant l’instauration du traitement chez les patients atteints de certaines affections cardiovasculaires
ZEPOSIA n’a pas été étudié chez les patients présentant les affections suivantes :
- Infarctus du myocarde, angine de poitrine instable, AVC/AIT, insuffisance cardiaque décompensée (nécessitant un traitement en milieu hospitalier) ou insuffisance cardiaque de classe III/IV selon la New York Heart Association (voir 2 CONTRE-INDICATIONS).
- Troubles de la conduction ou du rythme cardiaque, y compris bloc de branche gauche complet, arrêt sinusal ou bloc sino-auriculaire, bradycardie symptomatique, maladie du sinus, bloc AV du deuxième degré de type Mobitz II ou bloc AV de degré supérieur (antécédents ou observé lors de la sélection), sauf si le patient porte un stimulateur cardiaque fonctionnel (voir 2 CONTRE-INDICATIONS).
- Arythmies cardiaques nécessitant un traitement par des médicaments antiarythmiques de classe Ia ou III.
- Allongement significatif de l’intervalle QT (QTcF > 450 ms chez les hommes; > 470 ms chez les femmes).
- Apnée du sommeil grave non traitée.
- Fréquence cardiaque au repos inférieure à 55 bpm au départ.
Lorsqu’un traitement par ZEPOSIA est envisagé en présence d’une des affections cardiaques ci-dessous, il convient de demander une évaluation par un cardiologue avant l’instauration du traitement, afin d’évaluer la pertinence de ce dernier et de déterminer la stratégie la plus appropriée pour surveiller les effets cardiaques.
- Chez les patients avec un allongement significatif de l’intervalle QT préexistant (QTcF > 450 ms chez les hommes; > 470 ms chez les femmes).
- Chez les patients avec une cardiopathie ischémique, insuffisance cardiaque, antécédents d’arrêt cardiaque ou d’infarctus du myocarde, maladie cérébrovasculaire, hypertension non maîtrisée ou apnée du sommeil grave non traitée. ZEPOSIA ne devrait pas être utilisé chez ces patients, car une bradycardie importante pourrait être mal tolérée.
- Chez les patients avec un antécédent de bloc AV du deuxième degré de type Mobitz II ou de degré supérieur, de maladie du sinus ou de bloc cardiaque sino-auriculaire.
- Antécédents de syncope récurrente ou de bradycardie symptomatique.
Arythmies nécessitant un traitement par des médicaments antiarythmiques de classe Ia ou III.
Approved 1.0v
L’expérience avec ZEPOSIA est limitée chez les patients recevant un traitement concomitant par des médicaments ralentissant la fréquence cardiaque, y compris, sans s’y limiter, les bêtabloquants, les inhibiteurs des canaux calciques (comme le vérapamil ou le diltiazem), les cholinomimétiques ou d’autres substances susceptibles de diminuer la fréquence cardiaque (p. ex. l’ivabradine ou la digoxine). L’utilisation concomitante de ces substances lors de l’instauration du traitement par ZEPOSIA peut être associée à une bradycardie grave et à un bloc cardiaque (voir 9.2 Aperçu des interactions médicamenteuses).
Si l’administration concomitante d’un médicament connu pour ralentir la fréquence cardiaque est envisagée pendant l’instauration du traitement par ZEPOSIA, il conviendrait de demander l’avis d’un cardiologue concernant le recours à des médicaments ne ralentissant pas la fréquence cardiaque ou la surveillance appropriée au début du traitement.
Tension artérielle élevée
Dans les études cliniques pivots menées en SEP, les patients traités par ZEPOSIA ont présenté une augmentation moyenne de la tension systolique d’environ 1 à 2 mm Hg par rapport aux patients ayant reçu l’IFN β-1a, mais aucun effet sur la tension diastolique n’a été observé. L’augmentation de la tension systolique a été détectée pour la première fois après environ 3 mois de traitement et a persisté tout au long de ce dernier. Une hypertension (hypertension, hypertension essentielle et tension artérielle élevée) a été signalée comme effet indésirable chez 4,5 % des patients traités par ZEPOSIA à 0,92 mg et 2,3 % des patients sous IFN β-1a. Deux patients atteints de SEP traités par ZEPOSIA à 0,92 mg et un patient traité par l’IFN β-1a ont présenté une crise hypertensive qui n’était pas clairement influencée par un médicament concomitant.
L’augmentation moyenne de la tension artérielle systolique (TAS) et de la tension artérielle diastolique (TAD) observée chez les patients atteints de CU traités par ZEPOSIA était comparable à celle observée chez les patients atteints de SEP. Pour obtenir un complément d’information sur les cas de tension artérielle élevée signalés lors des études menées en CU, veuillez-vous reporter à la section 8.2 Effets indésirables observés au cours des études cliniques, sous Description de certains effets indésirables survenus en cours de traitement. Une crise hypertensive a été signalée durant la période d’entretien chez un patient recevant l’ozanimod et chez un patient recevant le placebo.
Chez les patients traités par ZEPOSIA, certains aliments pouvant contenir de très grandes quantités (c’est-à-dire plus de 150 mg) de tyramine pourraient causer une hypertension grave en raison d’une interaction potentielle entre la tyramine et ZEPOSIA, même aux doses recommandées. En raison de leur sensibilité accrue à la tyramine, on devrait conseiller aux patients qui prennent ZEPOSIA d’éviter les aliments contenant une très grande quantité de cette substance pendant leur traitement.
Dans les études cliniques menées en SEP, des cas d’hypertension ont été plus fréquemment signalés chez les patients traités par ZEPOSIA que chez les patients traités par l’IFN β-1a par voie IM ainsi que chez les patients recevant en concomitance ZEPOSIA et des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) ou des inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) (voir 9.4 Interactions médicament-médicament).
La tension artérielle doit être régulièrement surveillée pendant le traitement par l’ozanimod et
Approved 1.0v
prise en charge de manière appropriée.
Conduite de véhicules et utilisation de machines
Les effets du médicament sur la capacité de conduire un véhicule ou d’utiliser des machines n’ont pas été étudiés.
Hépatique/biliaire/pancréatique
Enzymes hépatiques élevées
Des élévations des transaminases et de la bilirubine totale ont été signalées chez des patients recevant ZEPOSIA lors des essais cliniques et après la commercialisation (voir 8.1 Aperçu des effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques et 8.5 Effets indésirables observés après la commercialisation).
Des cas d’atteinte hépatique cliniquement significative et d’insuffisance hépatique aiguë ayant nécessité une transplantation hépatique sont survenus chez des patients traités par ZEPOSIA après sa commercialisation. Des signes d’atteinte hépatique, notamment des taux sériques élevés d’enzymes hépatiques et des taux élevés de bilirubine totale, avec ou sans symptômes cliniques, ont été observés aussi tôt que 10 jours après l’administration de la première dose.
Procéder à des examens de la fonction hépatique (y compris les taux d’aminotransférases et de bilirubine) si aucun résultat récent (moins de 6 mois) n’est disponible avant d’amorcer le traitement par ZEPOSIA (voir 4.1 Considérations posologiques).
Pendant le traitement par ZEPOSIA, en l’absence de symptômes cliniques, les taux des transaminases hépatiques et de bilirubine totale doivent être évalués aux mois 1, 3, 6, 9 et 12 du traitement, puis à intervalles réguliers par la suite. Chez les patients qui se mettent à présenter des taux de transaminases hépatiques supérieurs à 5 fois la LSN, une surveillance plus fréquente devrait être mise en place, y compris des mesures de la bilirubine et de la phosphatase alcaline sériques. Le traitement par ZEPOSIA devrait être interrompu en cas de confirmation répétée de taux de transaminases hépatiques supérieurs à 5 fois la LSN et ne devrait être recommencé que lorsque les taux de transaminases hépatiques se sont normalisés.
Les patients qui se mettent à présenter des signes et symptômes (inexpliqués) suggérant un dysfonctionnement hépatique, tels des nausées, des vomissements, une douleur abdominale, de la fatigue, de l’anorexie, une jaunisse et/ou des urines foncées, devraient se soumettre à un dosage des enzymes hépatiques et ZEPOSIA devrait être arrêté si une atteinte hépatique significative est confirmée.
Les patients présentant une maladie hépatique préexistante peuvent courir un risque accru d’élévation des enzymes hépatiques lorsqu’ils prennent ZEPOSIA; la prudence est donc de rigueur chez ces patients. Des ajustements posologiques sont nécessaires chez les patients présentant une insuffisance hépatique légère ou modérée, et l’utilisation de ZEPOSIA chez les patients atteints d’insuffisance hépatique sévère n’est pas recommandée (voir 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Utilisation chez les patients atteints d’insuffisance hépatique
L’exposition aux métabolites actifs de l’ozanimod, le CC112273 et le CC1084037, est supérieure chez les patients atteints d’insuffisance hépatique légère ou modérée (voir 10.3 Pharmacocinétique), ce qui peut entraîner un risque accru d’effets indésirables. Par conséquent, un ajustement posologique est nécessaire chez cette population de patients (voir
Approved 1.0v
4.2 Posologie recommandée et ajustement posologique). L’utilisation de ZEPOSIA chez les patients atteints d’insuffisance hépatique sévère n’est pas recommandée.
Immunitaire
Infections
ZEPOSIA entraîne une réduction moyenne du nombre de lymphocytes dans le sang périphérique à 43-47 % des valeurs initiales avec la dose de 0,92 mg d’ozanimod en raison de la rétention réversible des lymphocytes dans les tissus lymphoïdes. ZEPOSIA peut donc accroître la vulnérabilité aux infections, certaines pouvant être graves. Des infections menaçant le pronostic vital et, dans de rares cas, mortelles sont survenues chez des patients recevant ZEPOSIA.
Il faut dire aux patients qui reçoivent un traitement par ZEPOSIA de signaler rapidement les symptômes d’infection à leur médecin afin de faciliter la mise en place rapide de stratégies diagnostiques et thérapeutiques efficaces. Étant donné que l’élimination de l’ozanimod peut prendre jusqu’à 3 mois après l’arrêt du traitement, la surveillance des infections doit être maintenue pendant toute cette période. La suspension du traitement par ZEPOSIA devrait être envisagée en cas d’apparition d’une infection grave (voir 2 CONTRE-INDICATIONS).
Des hémogrammes sont également recommandés périodiquement pendant le traitement. Un nombre absolu de lymphocytes < 0,2 x 10⁹/L, confirmé par des analyses répétées, devrait entraîner l’interruption du traitement par l’ozanimod, jusqu’à ce que le taux remonte à > 0,5 x 10⁹/L, après quoi on peut envisager la reprise de l’ozanimod.
Veuillez vous reporter à la section 8.2 Effets indésirables observés au cours des études cliniques, sous Description de certains effets indésirables survenus en cours de traitement, pour obtenir de l’information sur le taux d’infections dans les études menées en SEP et la CU. La proportion de patients dont le nombre de lymphocytes était inférieur à 0,2 x 10⁹/L était de 3,3 % dans les études en SEP et d’au plus 3 % dans les études contrôlées en CU. Ces valeurs sont généralement remontées à plus de 0,2 x 10⁹/L avec la poursuite du traitement par ZEPOSIA. Après l’arrêt de ZEPOSIA à 0,92 mg, le temps médian écoulé avant le retour du nombre de lymphocytes du sang périphérique dans l’intervalle normal était d’environ 30 jours, avec environ 80 à 90 % des patient revenant à l’intervalle normal en l’espace de 3 mois
Approved 1.0v
Infections herpétiques
Dans les études cliniques pivots menées en SEP, un zona a été signalé comme effet indésirable chez 0,6 % des patients traités par ZEPOSIA à 0,92 mg et 0,2 % des patients sous IFN bêta-1a. Dans le cadre des études cliniques menées en CU, durant la période d’induction, un zona a été signalé chez 0,4 % des patients traités avec une dose de 0,92 mg d’ozanimod et chez aucun patient ayant reçu le placebo. Durant la période d’entretien, un zona a été signalé chez 2,2 % des patients traités avec l’ozanimod 0,92 mg et chez 0,4 % des patients ayant reçu le placebo. Aucun de ces cas n’était grave ou de forme disséminée lors des études en CU. Veuillez-vous reporter à la section 8.2 Effets indésirables observés au cours des études cliniques, sous Description de certains effets indésirables survenus en cours de traitement, pour obtenir de l’information sur les infections herpétiques signalées dans le cadre des études cliniques menées en SEP et CU. Des cas d’encéphalite causée par le virus herpès simplex et de méningite causée par le virus varicelle-zona ont été signalés avec certains modulateurs des récepteurs de la sphingosine 1-phosphate (S1P).
Les médecins doivent être attentifs aux symptômes cliniques évoquant des infections herpétiques graves. Dans les cas d’infection herpétique disséminée, le traitement doit suivre les lignes directrices actuelles en vigueur (voir Vaccins ci-dessous).
Infection cryptococcique
Des cas de méningite cryptococcique (MC) mortelle et d’infections cryptococciques disséminées ont été signalés avec des modulateurs des récepteurs de la S1P. Les médecins doivent être vigilants quant aux signes ou symptômes cliniques de MC. Les patients qui présentent des signes ou symptômes évoquant une infection cryptococcique doivent être rapidement évalués et traités. Le traitement par ZEPOSIA doit être suspendu jusqu’à ce qu’une infection cryptococcique ait été exclue. Si une MC est diagnostiquée, un traitement approprié doit être instauré.
Leucoencéphalopathie multifocale progressive (LEMP)
Des cas de leucoencéphalopathie multifocale progressive (LEMP) ont été signalés avec le traitement par ZEPOSIA chez des patients atteints de SEP. La LEMP est une infection virale opportuniste du cerveau causée par le virus John Cunningham (VJC) qui touche habituellement les patients immunodéprimés et qui peut entraîner la mort ou une incapacité grave. Avec un autre modulateur des récepteurs de la S1P, le risque estimé de LEMP semble augmenter avec l’exposition cumulative au fil du temps. Des cas de LEMP ont été signalés après environ 2 à 3 ans de traitement chez des patients n’ayant jamais reçu de traitement contre la SEP connu pour être associé à la LEMP ou des patients n’ayant jamais reçu, ou ne recevant pas simultanément, des médicaments suppresseurs ou immunomodulateurs.
Les médecins doivent être vigilants aux symptômes cliniques ou aux résultats de l’IRM pouvant suggérer une LEMP. Les symptômes typiquement associés à la LEMP sont hétérogènes, évoluent sur plusieurs jours ou plusieurs semaines et comprennent une faiblesse progressive d’un côté du corps ou une maladresse touchant les membres, des troubles de la vision et des changements dans la pensée, la mémoire et l’orientation entraînant de la confusion et des changements de personnalité. En cas de suspicion d’une LEMP, le traitement par l’ozanimod doit être suspendu jusqu’à ce que la LEMP ait été exclue. Si une LEMP est confirmée, le traitement par ZEPOSIA doit être interrompu.
Les signes de la maladie peuvent apparaître à l’IRM avant les signes ou symptômes cliniques. Par conséquent, il peut être utile d’effectuer une surveillance par IRM afin de détecter les signes pouvant évoquer la LEMP; toute découverte suspecte devrait justifier des examens plus
Approved 1.0v
approfondis afin de diagnostiquer précocement la LEMP, le cas échéant. Avant l’instauration du traitement par ZEPOSIA, un examen d’IRM récent doit être envisagé chez les patients auparavant traités pour leur SEP au moyen d’un agent connu pour être associé à la LEMP (voir 4.1 Considérations posologiques). Lors de l’examen d’IRM courant (conformément aux recommandations nationales et locales), les médecins doivent prêter attention aux lésions évoquant la LEMP.
Le virus du papillome humain
Des infections par le virus du papillome humain (VPH), y compris des papillomes, des dysplasies, des verrues et des cancers liés au VPH, ont été signalées chez les patients traités par un autre modulateur des récepteurs de la S1P, après la commercialisation du produit. En raison des propriétés immunosuppressives de l’ozanimod, une vaccination contre le VPH doit être envisagée avant l’instauration du traitement par ZEPOSIA en tenant compte des recommandations de vaccination (voir 4.1 Considérations posologiques). Un dépistage du cancer, notamment au moyen d’un test Pap, est recommandé dans le cadre des soins standards.
Vaccins
- Les patients qui n’ont pas d’antécédents de varicelle confirmés par un professionnel de la santé ou qui n’ont aucune preuve documentée de vaccination complète contre le VVZ devraient subir un test de détection des anticorps anti-VVZ avant d’amorcer le traitement par ZEPOSIA. Une vaccination complète contre la varicelle est recommandée chez les patients séronégatifs avant l’instauration du traitement par ZEPOSIA, qui devrait être retardé d’un mois (voir 4.1 Considérations posologiques).
- Comme pour les autres médicaments agissant sur le système immunitaire, les recommandations relatives à l’immunisation des adultes (population générale et groupes à risque particuliers) provenant du Guide canadien d’immunisation (https://www.canada.ca/fr/sante-publique/services/publications/vie-saine/guide-canadien-immunisation-partie-3-vaccination-populations-particulieres.html) et d’experts locaux en maladies infectieuses doivent être prises en compte lors de l’évaluation de la nécessité d’autres vaccins, avant et pendant le traitement par ZEPOSIA.
- Il n’existe aucune donnée clinique sur l’efficacité et l’innocuité des vaccins chez les patients prenant ZEPOSIA. Il faut éviter d’utiliser des vaccins vivants atténués pendant le traitement par ZEPOSIA et au cours des 3 mois qui suivent son arrêt.
Traitement antérieur et concomitant par des agents antinéoplasiques, immunosuppresseurs non corticostéroïdiens ou immunomodulateurs
Dans les études cliniques, les patients recevant ZEPOSIA ne pouvaient être traités simultanément par des agents antinéoplasiques, immunosuppresseurs non corticostéroïdiens ou immunomodulateurs pour leur SEP ou leur CU. L’utilisation concomitante de ZEPOSIA avec l’un de ces traitements augmenterait vraisemblablement le risque d’immunosuppression.
Dans les études cliniques menées en CU, la prise concomitante de corticostéroïdes était permise et ne semble pas avoir eu d’influence sur l’innocuité ou l’efficacité de l’ozanimod.
Approved 1.0v
Les traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs (y compris les corticostéroïdes) doivent être coadministrés avec prudence en raison du risque d’effets additifs sur le système immunitaire durant leur utilisation.
Lorsqu’on administre ZEPOSIA en remplacement d’un médicament immunosuppresseur, il faut prendre en considération la durée des effets et le mode d’action de ce dernier afin d’éviter les effets immunosuppresseurs additifs non désirés.
Le traitement par ZEPOSIA peut généralement être amorcé immédiatement après l’arrêt de l’interféron bêta ou de l’acétate de glatiramère.
Effets sur le système immunitaire suivant l’arrêt de ZEPOSIA
Après l’arrêt du traitement par ZEPOSIA, le temps médian écoulé avant le retour du nombre de lymphocytes du sang périphérique dans l’intervalle normal était d’environ 30 jours, avec environ 80 à 90 % des patient revenant à l’intervalle normal en l’espace de 3 mois. Cependant, l’utilisation d’immunosuppresseurs pendant cette période peut entraîner un effet additif sur le système immunitaire. Les médecins qui choisissent d’amorcer un nouveau traitement immunosuppresseur dans les 1 à 3 mois suivant la dernière dose de ZEPOSIA doivent tenir compte du fait que les principaux métabolites actifs de l’ozanimod pourraient encore se trouver dans le sang.
LEMP et SIRI (syndrome inflammatoire de reconstitution immunitaire)
Aucun cas de SIRI n’a été signalé après l’arrêt de ZEPOSIA en présence de LEMP; cependant, des cas de SIRI ont été signalés chez des patients traités à l’aide d’autres modulateurs des récepteurs de la S1P qui ont présenté une LEMP et qui ont ensuite arrêté le traitement. Généralement, le SIRI est apparu chez les patients atteints de LEMP dans les semaines ou les quelques mois qui ont suivi l’arrêt du traitement par les modulateurs des récepteurs de la SP1. Le SIRI se manifeste par une aggravation, parfois rapide, de l’état neurologique provoquée par la reconstitution de la fonction immunitaire. Il peut entraîner de graves complications neurologiques et entraîner la mort. Il convient de surveiller l’apparition du SIRI et d’instaurer un traitement approprié de la réaction inflammatoire cérébrale qui y est associée.
Surveillance et tests de laboratoire
Les évaluations suivantes doivent être effectuées pendant le traitement par ZEPOSIA
- Surveiller régulièrement les signes et symptômes d’infections pendant le traitement. Une surveillance périodique par hémogramme doit également être effectuée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Surveiller les signes et symptômes de lésion hépatique. Consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique) pour connaître les recommandations détaillées sur la surveillance.
- Surveiller régulièrement les lésions cutanées suspectes pendant le traitement par ZEPOSIA, en particulier chez les patients présentant des facteurs de risque de cancer de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Néoplasmes).
Une évaluation ophtalmique doit être effectuée chaque fois qu’un patient se plaint de troubles visuels. Les patients atteints de diabète sucré ou présentant des antécédents d’uvéite courent un risque accru d’œdème maculaire; c’est pourquoi ils doivent subir des évaluations ophtalmiques régulières pendant le traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Ophtalmologique).
Approved 1.0v
- Mesurer régulièrement la tension artérielle chez tous les patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Néoplasmes
Des tumeurs malignes ont été signalées avec ZEPOSIA lors d’essais cliniques (voir 8.2 Effets indésirables observés au cours des études cliniques).
Chez les patients traités par des médicaments immunosuppresseurs ou immunomodulateurs, y compris des modulateurs du récepteur de la sphingosine 1-phosphate (S1P), il peut exister un risque accru de tumeurs malignes, en particulier de la peau. Comme il existe un risque potentiel de tumeurs malignes de la peau, les patients traités par ZEPOSIA doivent être mis en garde contre l’exposition au soleil et aux rayons ultraviolets et doivent être encouragés à porter des vêtements protecteurs et à utiliser des écrans solaires ayant un facteur de protection élevé. Les patients ne doivent pas recevoir un traitement concomitant par photothérapie UVB ou photochimiothérapie PUVA.
Dans les études contrôlées de phase III menées en SEP, des cas de carcinome basocellulaire ont été signalés avec une incidence similaire chez les patients traités par ZEPOSIA (0,2 %, 3 patients) et les patients ayant reçu l’IFN bêta-1a (0,1 %, 1 patient). Les autres tumeurs malignes de la peau, y compris les mélanomes in situ malins (< 0,1 %, 1 patient) et les kératoacanthomes (< 0,1 %, 1 patient), n’ont été signalées que chez les patients traités par ZEPOSIA. La vigilance à l’égard des néoplasmes cutanés est recommandée chez les patients traités par ZEPOSIA. Il est conseillé aux professionnels de la santé et aux patients de surveiller les lésions cutanées suspectes avant d’amorcer le traitement par ZEPOSIA, puis régulièrement pendant ce dernier, en particulier chez les patients présentant des facteurs de risque de cancer de la peau. Si une lésion suspecte est observée, elle doit être évaluée rapidement.
Chez les patients traités par l’ozanimod lors des études cliniques contrôlées menées en CU, un cas (0,2 %) de carcinome épidermoïde de la peau a été signalé pendant la période d’induction et un cas (0,4 %) de carcinome basocellulaire a été signalé pendant la période d’entretien. Un cas (0,4 %) de cancer du sein a été signalé parmi les patients ayant été de nouveau répartis de façon aléatoire pour recevoir le placebo pendant la période d’entretien. Aucun cas n’a été signalé parmi ceux qui n’avaient pas reçu l’ozanimod.
Neurologique
Syndrome d’encéphalopathie postérieure réversible (SEPR)
De rares cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été signalés chez des patients recevant un modulateur des récepteurs de la S1P. Lors d’essais cliniques contrôlés menés en SEP avec ZEPOSIA, un cas de SEPR a été signalé chez un patient atteint du syndrome de Guillain-Barré.
Le SEPR est un syndrome caractérisé par l’apparition soudaine d’un mal de tête intense, de confusion, de crises convulsives et d’une perte de vision. Un patient traité par ZEPOSIA qui présente des signes/symptômes neurologiques ou psychiatriques inattendus (p. ex. déficits cognitifs, changements de comportement, troubles visuels corticaux ou tout autre signe ou symptôme neurologique cortical) ou tout signe/symptôme suggérant une augmentation de la pression intracrânienne ou une détérioration neurologique accélérée, devrait subir un examen physique et neurologique complet dans les plus brefs délais et possiblement un examen d’imagerie par résonance magnétique (IRM). Les symptômes du SEPR sont habituellement
Approved 1.0v
réversibles, mais ils peuvent aussi évoluer vers un AVC ischémique ou une hémorragie cérébrale. Un retard dans le diagnostic et le traitement peut entraîner des séquelles neurologiques permanentes.
En cas de SEPR présumé, le traitement par ZEPOSIA doit être interrompu.
Augmentation de l’activité de la maladie suivant l’arrêt de ZEPOSIA
Chez des personnes atteintes de SEP, des exacerbations graves de la maladie, y compris un rebond de la maladie, ont été signalées dans quelques rares cas après l’arrêt d’un autre modulateur des récepteurs de la S1P. La possibilité d’une exacerbation grave de la maladie après l’arrêt du traitement par ZEPOSIA devrait être envisagée. Les patients doivent être observés pour déceler les signes pertinents d’une éventuelle exacerbation grave ou du retour d’une activité élevée de la maladie après l’arrêt de ZEPOSIA; un traitement approprié doit être amorcé au besoin.
Toxicité sérotoninergique/syndrome sérotoninergique
Des études in vitro ont montré que le CC112273 et le CC1084037, les métabolites actifs de l’ozanimod, sont des inhibiteurs sélectifs de la monoamine oxydase B (MAO-B) (voir 9.4 Interactions médicament-médicament). L’utilisation concomitante d’inhibiteurs de la MAO, y compris les inhibiteurs sélectifs de la MAO-B, et de médicaments sérotoninergiques ou opioïdes a été associée à l’apparition d’une toxicité sérotoninergique, également connue sous le nom de syndrome sérotoninergique (voir 9.4 Interactions médicament-médicament). Dans les essais cliniques, un petit nombre de patients traités par ZEPOSIA ont été exposés de façon concomitante à des médicaments sérotoninergiques ou opioïdes sans qu’aucune toxicité sérotoninergique ne soit signalée. Toutefois, cette exposition n’était pas suffisante pour exclure la possibilité d’un effet indésirable résultant de la coadministration.
La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie, bouffées vasomotrices) et une altération de l’état mental (p. ex. anxiété, agitation, hypomanie). Selon les critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsque, en présence d’au moins un agent sérotoninergique, l’un des éléments suivants est observé :
- Clonus spontané
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse
- Tremblements et hyperréflexie
- Hypertonie et température corporelle > 38 °C et clonus oculaire ou clonus inductible
Par conséquent, l’utilisation concomitante de ZEPOSIA avec des inhibiteurs du recaptage de la sérotonine-norépinéphrine (IRSN), des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), des médicaments opioïdes (p. ex. mépéridine et ses dérivés, méthadone, propoxyphène, tramadol, tapentadol), des antidépresseurs tricycliques, tétracycliques ou triazolopyridiniques, la cyclobenzaprine ou le millepertuis n’est pas recommandée (voir 9 INTERACTIONS MÉDICAMENTEUSES). Lorsque la coadministration de ZEPOSIA et d’un médicament sérotoninergique ou opioïde est cliniquement nécessaire, une observation étroite du patient est conseillée, en particulier au début du traitement et lors des augmentations de la dose (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Approved 1.0v
Si l’on soupçonne une toxicité sérotoninergique, l’arrêt des agents sérotoninergiques doit être envisagé.
Ophtalmologique
Œdème maculaire
Dans les essais cliniques sur le traitement de la SEP par ZEPOSIA contrôlés par traitement actif, un œdème maculaire a été observé chez un (0,1 %) patient ayant reçu ZEPOSIA à 0,92 mg et chez 3 (0,3 %) patients ayant reçu ZEPOSIA à 0,46 mg, mais chez aucun patient sous IFN β-1a. Les patients chez qui l’on a observé un œdème maculaire présentaient des facteurs de risque préexistants.
Au total, on a relevé un cas (0,2 %) d’œdème maculaire dans les études TRUENORTH-I et TOUCHSTONE-I et un cas (0,4 %) dans l’étude TRUENORTH-M, parmi les patients traités par ZEPOSIA, aucun cas n’a été signalé chez les patients sous placebo.
Une évaluation ophtalmique du fond de l’œil, y compris de la macula, est recommandée chez tous les patients si des changements de vision sont notés pendant la prise de ZEPOSIA. La poursuite du traitement par ZEPOSIA chez les patients qui présentent un œdème maculaire n’a pas été évaluée. La décision d’interrompre ou non le traitement par ZEPOSIA doit tenir compte des bienfaits et des risques potentiels pour chaque patient.
Œdème maculaire chez les patients ayant des antécédents d’uvéite ou de diabète sucré
Les patients qui ont des antécédents de diabète sucré, d’uvéite et de maladies de la rétine sous-jacentes/coexistantes courent un risque accru d’œdème maculaire et doivent être soigneusement évalués avant et pendant le traitement par ZEPOSIA. L’incidence d’œdème maculaire est également plus élevée chez les patients atteints de SEP qui ont des antécédents d’uvéite. Outre l’examen du fond de l’œil, y compris de la macula, avant le traitement, les patients atteints de SEP et présentant un diabète sucré ou des antécédents d’uvéite devraient subir des examens de suivi réguliers.
Psychiatrique
Dépression et suicide
La dépression et les idées suicidaires sont connues pour être plus fréquentes dans la population atteinte de SEP. Aucun lien entre l’apparition de dépression et/ou d’idées suicidaires et l’utilisation de ZEPOSIA n’a été établi. Une incidence similaire de dépression a été observée chez les patients traités par l’IFN β-1a et les patients traités par ZEPOSIA dans les essais cliniques sur la SEP contrôlés par traitement actif (2,8 % contre 2,6 %, respectivement). Il faut conseiller aux patients traités par ZEPOSIA de signaler immédiatement tout symptôme de dépression et/ou toute idée suicidaire à leur médecin traitant. En cas d’apparition d’une dépression, l’instauration d’un traitement antidépresseur ou l’arrêt du traitement par ZEPOSIA devrait être envisagé.
Santé reproductive : Potentiel des femmes et des hommes
Femmes en âge de procréer/contraception
ZEPOSIA est contre-indiqué chez les femmes (y compris les adolescentes) qui sont enceintes ou qui sont en âge de procréer, mais qui n’utilisent aucune méthode de contraception efficace
Approved 1.0v
(voir 7.1.1 Femmes enceintes et 2 CONTRE-INDICATIONS). Par conséquent, avant d’amorcer le traitement chez les femmes en âge de procréer, un test de grossesse négatif doit être obtenu et des conseils doivent être fournis aux patientes concernant le risque grave pour le fœtus. Les femmes (y compris les adolescentes) en âge de procréer doivent être informées que des études menées chez les animaux ont montré que l’ozanimod est nocif pour le fœtus en développement. Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace (associée à un taux de grossesses inférieur à 1 %) durant le traitement et pendant au moins 3 mois après l’arrêt de ZEPOSIA, car il faut environ 3 mois pour que les métabolites actifs CC112273 et CC1084037 soient éliminés de l’organisme après l’arrêt du traitement, et les risques potentiels pour le fœtus peuvent persister pendant ce temps (voir 10.3 Pharmacocinétique). Si une femme devient enceinte pendant qu’elle prend ce médicament, elle doit être informée du risque pour le fœtus.
- Fertilité
Aucune donnée sur la fertilité chez l’humain n’est disponible. Dans les études sur les animaux, aucun effet indésirable sur la fertilité n’a été observé (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
- Risque tératogène
Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Chez le rat et le lapin, l’administration d’ozanimod pendant l’organogenèse a été bien tolérée par les mères, mais a entraîné une mortalité embryofœtale, une ossification anormale/retardée et des anomalies des viscères et des gros vaisseaux sanguins chez la progéniture. L’exposition générale à la dose sans effet nocif observé (DSENO) pour la toxicité embryofœtale était 3,5 fois supérieure (rat) et inférieure (lapin) à l’exposition générale au médicament actif total (ozanimod combiné aux principaux métabolites pharmacologiquement actifs chez l’humain, le CC112273 et le CC1084037) administré à la dose maximale recommandée chez l’humain (voir 7.1.1 Femmes enceintes et 16 TOXICOLOGIE NON CLINIQUE).
Respiratoire
Des réductions du volume expiratoire maximal par seconde (VEMS) absolu, dépendantes de la dose, ont été observées chez les patients traités par ZEPOSIA aussi tôt que 3 mois après le début du traitement. Des analyses groupées des études pivots (SUNBEAM et RADIANCE) ont montré que la baisse du VEMS absolu par rapport au départ chez les patients traités par ZEPOSIA comparativement aux patients ayant reçu l’IFN bêta-1a était de 60 mL (IC à 95 % : -100, -20) à 12 mois. La différence moyenne en pourcentage du VEMS prédit à 12 mois entre les patients traités par ZEPOSIA et les patients ayant reçu l’IFN bêta-1a était de 1,9 % (IC à 95 % : -2,9, -0,8). Des réductions de la capacité vitale forcée (CVF) (valeur absolue et % de la valeur prédite), dépendantes de la dose, ont également été observées au troisième mois selon les analyses groupées comparant les patients traités par ZEPOSIA aux patients ayant reçu l’IFN β-1a (60 mL, IC à 95 % : -110, -10; 1,4 %, IC à 95 % : -2,6, -0,2), bien qu’aucune réduction significative n’ait été observée à d’autres moments. Les données sont insuffisantes pour déterminer la réversibilité de la diminution du VEMS ou de la CVF après l’arrêt du médicament. Un patient a cessé de prendre ZEPOSIA en raison d’une dyspnée.
Tout comme dans le cadre des études cliniques menées en SEP, de faibles diminutions moyennes des paramètres fonctionnels pulmonaires ont été observées avec ZEPOSIA, comparativement au placebo (VEMS et CVF), pendant la période d’induction lors des études
Approved 1.0v
cliniques menées en CU. Il n’a pas été rapporté de réductions supplémentaires avec l’utilisation prolongée de ZEPOSIA pendant la période d’entretien. Ces faibles variations des paramètres fonctionnels pulmonaires ont été réversibles chez les patients qui ont ensuite été de nouveau répartis de façon aléatoire afin de recevoir le placebo.
Une évaluation spirométrique de la fonction respiratoire doit être effectuée pendant le traitement par ZEPOSIA, si cela est cliniquement indiqué.
7.1 Populations particulières
7.1.1 Femmes enceintes
ZEPOSIA est contre-indiqué chez les femmes (y compris les adolescentes) qui sont enceintes ou qui sont en âge de procréer et qui n’utilisent aucune méthode de contraception efficace (voir 2 CONTRE-INDICATIONS).
Il n’existe pas de données adéquates sur les risques pour le développement du fœtus associés à l’utilisation de ZEPOSIA chez les femmes enceintes. Il a été démontré que le récepteur visé par l’ozanimod (sphingosine-1-phosphate) joue un rôle important dans l’embryogenèse, notamment dans le développement vasculaire et neural. L’expérience clinique (données suivant la commercialisation et données de registre des grossesses) suggère que l’utilisation d’un autre modulateur des récepteurs de la S1P est associée à un risque accru de malformation congénitale majeure globale lorsqu’il est administré pendant la grossesse, comparativement à la prévalence observée dans la population générale. Le type de malformations signalées avec l’autre modulateur des récepteurs de la S1P est semblable à celui observé dans la population générale, avec une augmentation de la prévalence des cardiopathies congénitales (p. ex. communication interauriculaire), des anomalies rénales et des anomalies musculosquelettiques.
D’après son mode d’action et les données chez les animaux, ZEPOSIA peut entraîner des effets nocifs chez le fœtus lorsqu’il est administré aux femmes enceintes. Des études sur la reproduction et le développement menées chez des rates et des lapines gravides ont démontré que l’ozanimod induit une embryotoxicité, une fœtotoxicité et une tératogénicité chez ces deux espèces (voir 16 TOXICOLOGIE NON CLINIQUE). Dans les études sur la toxicité embryofœtale, des effets néfastes pour la mère ou une toxicité fœtale pendant l’embryogenèse ont été observés à des doses supérieures à 1 mg/kg/jour chez le rat et à des doses supérieures à 0,2 mg/kg/jour chez le lapin. Ces doses chez les rats et les lapins ont produit des effets tératogènes chez les deux espèces. Les manifestations de toxicité fœtale comprenaient une mortalité embryofœtale, une ossification anormale ou retardée, des anomalies viscérales et des malformations des gros vaisseaux. L’exposition générale à la dose sans effet nocif observé (DSENO) pour la toxicité embryofœtale était 3,5 fois supérieure (rate) et inférieure (lapine) à l’exposition générale au médicament actif total (ozanimod combiné aux principaux métabolites pharmacologiquement actifs chez l’humain, le CC112273 et le CC1084037) à la dose maximale recommandée chez l’humain.
Les femmes en âge de procréer doivent être informées du risque potentiel pour le fœtus si une grossesse survient pendant la prise de ZEPOSIA. Comme il faut environ 3 mois pour que les métabolites actifs de l’ozanimod soient éliminés de l’organisme après l’arrêt du traitement, il faut interrompre ZEPOSIA au moins 3 mois avant de planifier une grossesse. Des conseils médicaux doivent être fournis sur le risque d’effets nocifs pour le fœtus associés au traitement, et des examens médicaux de suivi (p. ex. échographie) doivent être effectués. La possibilité d’une exacerbation grave de la maladie doit faire l’objet d’une discussion avec les femmes qui cessent de prendre ZEPOSIA en raison d’une grossesse ou d’une grossesse prévue (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique).
Approved 1.0v
Registre des grossesses: Afin de surveiller l’issue materno-fœtale chez les patientes enceintes exposées à ZEPOSIA, un registre des grossesses a été établi. Nous encourageons les professionnels de la santé à inscrire leurs patientes en ligne, sur le site www.Zeposiapregnancyregistry.com, ou par téléphone en composant le 1-877-301-9314.
7.1.2 Femmes qui allaitent
Une étude sur des rates en lactation recevant l’ozanimod a montré que l’ozanimod et ses métabolites sont excrétés dans le lait à des concentrations plus élevées que les concentrations plasmatiques de la mère (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). Il n’existe aucune donnée sur la présence de l’ozanimod dans le lait maternel, ni sur les effets de ce dernier sur le nourrisson allaité ou la production de lait. Comme de nombreux médicaments sont excrétés dans le lait maternel et puisqu’il existe un risque de réactions indésirables à l’ozanimod et à ses métabolites chez les nourrissons allaités, les femmes qui reçoivent ZEPOSIA ne devraient pas allaiter.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de ZEPOSIA chez les patients âgés de 65 ans et plus n’ont pas été étudiées. Les données disponibles sur les patients atteints de SEP RR âgés de plus de 55 ans sont limitées. Les patients inscrits aux essais cliniques en cours continuent de prendre 0,92 mg d’ozanimod par jour après avoir atteint 55 ans. La prudence est de mise chez les patients de plus de 65 ans, étant donné le risque accru de réactions indésirables dans cette population, en particulier lorsque le traitement est de longue durée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Sclérose en plaques
Les effets indésirables du médicament ont été déterminés d’après les données du programme de développement clinique de l’ozanimod. Dans deux études cliniques sur la SEP contrôlées par traitement actif, 882 patients ont reçu 0,92 mg de ZEPOSIA, pour une exposition globale de 1323 personnes-années. Les effets indésirables présentés dans le Tableau 3 ci-dessous sont basés sur les données d’innocuité provenant de 882 patients traités par ZEPOSIA à 0,92 mg et 885 patients traités par l’IFN β-1a.
Les effets indésirables le plus fréquemment signalés dans les études cliniques de phase III étaient la rhinopharyngite (11 %), l’augmentation de l’alanine aminotransférase (5 %) et l’augmentation de la gamma-glutamyltransférase (5 %). Dans l’ensemble, parmi les patients recevant ZEPOSIA à 0,2 mg et ceux traités par l’IFN, 2,9 % et 4,1 % d’entre eux ont respectivement abandonné leur traitement en raison d’effets indésirables.
Les effets indésirables entraînant le plus fréquemment l’arrêt du traitement étaient les augmentations des enzymes hépatiques (1,1 %).
Approved 1.0v
L’incidence globale des effets indésirables graves dans les études de 1 an et 2 ans était de 0,8 % et aucune classe de système organique particulier ne semblait plus touchée que les autres.
Colite ulcéreuse
L’innocuité de ZEPOSIA a été évaluée dans deux études cliniques à répartition aléatoire, à double insu et contrôlées par placebo (TRUENORTH-In
duction [I], n = 429 et TRUENORTH-Maintenance [M], n = 230) menées auprès d’adultes atteints de colite ulcéreuse modérée ou sévère active. Des données issues de la période d’induction d’une étude de phase II à répartition aléatoire, à double insu et contrôlée par placebo (TOUCHSTONE-Induction [I], n = 67) menée auprès d’adultes atteints de colite ulcéreuse modérée ou sévère active sont également présentées dans le Tableau 4.
Le traitement d’induction a été évalué chez 496 patients, lesquels avaient tous reçu ZEPOSIA à 0,92 mg, soit une exposition globale au produit équivalant à 97,5 personnes-années. Dans le cadre de l’étude TRUENORTH-M, l’exposition globale au produit des 230 patients équivalait à 165,5 personnes-années.
D’autres renseignements sur l’innocuité sont fournis à la section 8.2 Effets indésirables observés au cours des études cliniques, sous Description de certains effets indésirables survenus en cours de traitement, et comprennent des données issues de la période d’entretien de l’étude TOUCHSTONE ainsi que d’études non contrôlées. Dans le cadre des études à répartition aléatoire et celles non contrôlées, 1158 patients ont reçu ZEPOSIA à raison de 0,92 mg, soit une exposition globale équivalant à 1841,7 personnes-années.
Les effets indésirables le plus fréquemment signalés dans les études TRUENORTH-I et TOUCHSTONE-I étaient une hausse des paramètres des examens de la fonction hépatique (4,8 %) et la rhinopharyngite (3,0 %). Les effets indésirables le plus fréquemment signalés dans l’étude TRUENORTH-M étaient une hausse des paramètres des examens de la fonction hépatique (10,9 %), l’augmentation de l’alanine aminotransférase (4,8 %) et les céphalées (3,9 %).
Les effets indésirables ayant le plus fréquemment entraîné l’arrêt du traitement dans les études TRUENORTH-I et TOUCHSTONE-I étaient liés à des troubles gastro-intestinaux (0,8 %). Dans l’ensemble, l’incidence d’effets indésirables entraînant l’arrêt du traitement a été de 3 % chez les sujets traités par ZEPOSIA à 0,92 mg et de 2,8 % chez ceux ayant reçu le placebo. Lors de l’étude TRUENORTH-M, des troubles oculaires (0,4 %), des kystes ovariens (0,4 %) et des hausses des paramètres des tests de la fonction hépatique (0,4 %) ont été les effets indésirables ayant le plus fréquemment entraîné l’arrêt du traitement. Dans l’ensemble, l’incidence d’effets indésirables entraînant l’arrêt du traitement dans l’étude TRUENORTH-M a été de 1,3 % chez les sujets traités par ZEPOSIA à 0,92 mg, comparativement à 2,6 % de ceux ayant reçu le placebo.
Le profil d’innocuité global observé était similaire chez les patients atteints de SEP RR et chez ceux atteints de CU.
Approved 1.0v
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Sclérose en plaques
Le Tableau 3- Effets indésirables survenus en cours de traitement énumère les effets indésirables apparus pendant le traitement à une fréquence égale ou supérieure à 1 % chez les patients traités par ZEPOSIA et à une fréquence comparable ou supérieure à celle observée avec l’IFN β-1a.
L’effet indésirable le plus fréquent était la rhinopharyngite.
Tableau 3 – Effets indésirables survenus pendant le traitementa dont l’incidence est supérieure ou égale à 1 % avec ZEPOSIA et dont le taux est égal ou supérieur à celui de l’IFN β-1a
ZEPOSIA 0,92 mg n = 882 (%) | IFN β-1a 30 µg n = 885 (%) | ||||
| Troubles gastro-intestinaux | |||||
| Douleur abdominale haute | 20 (2,3) | 9 (1,0) | |||
| Nausées | 15 (1,7) | 10 (1,1) | |||
| Diarrhée | 12 (1,4) | 12 (1,4) | |||
| Troubles généraux et réactions au point d’administration | |||||
| Fatigue | 20 (2,3) | 16 (1,8) | |||
| Asthénie | 12 (1,4) | 10 (1,1) | |||
| Infections et infestations | |||||
| Rhinopharyngite | 98 (11,1) | 84 (9,5) | |||
| Infection des voies urinairesb | 36 (4,1) | 27 (3,1) | |||
| Pharyngite | 28 (3,2) | 20 (2,3) | |||
| Bronchite | 23 (2,6) | 17 (1,9) | |||
| Infection virale des voies respiratoires | 21 (2,4) | 11 (1,2) | |||
| Rhinite | 19 (2,2) | 13 (1,5) | |||
Approved 1.0v
| Cystite | 10 (1,1) | 9 (1,0) |
| Blessure, empoisonnement et complications liées à une intervention | ||
| Contusion | 10 (1,1) | 7 (0,8) |
| Examens de laboratoire | ||
| Augmentation des résultats aux examens de la fonction hépatiquec | 93 (10,5) | 49 (5,5) |
| Diminution des résultats aux examens de la fonction pulmonaired | 15 (1,7) | 7 (0,8) |
| Troubles du métabolisme et de la nutrition | ||
| Hypercholestérolémie | 17 (1,9) | 14 (1,6) |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Maux de dos | 35 (4,0) | 23 (2,6) |
| Arthralgie | 28 (3,2) | 14 (1,6) |
| Troubles du système nerveux | ||
| Céphaléese | 82 (9,3) | 80 (9,0) |
| Vertiges | 11 (1,2) | 7 (0,8) |
| Étourdissements | 10 (1,1) | 10 (1,1) |
| Migraine | 9 (1,0) | 6 (0,7) |
| Troubles psychiatriques | ||
| Insomnie | 21 (2,4) | 20 (2,3) |
| Troubles vasculaires | ||
| Hypertensionf | 41 (4,6) | 21 (2,4) |
| Hypotension orthostatique | 38 (4,3) | 28 (3,2) |
a Les termes privilégiés sont codés selon le dictionnaire MedDRA (version 18.1)
b Au moins un de ces effets indésirables a été signalé comme grave
c Comprend les termes suivants : augmentation de l’ALT, augmentation de l’AST, augmentation de la GGT, résultat anormal aux épreuves de la fonction hépatique, augmentation de la bilirubine dans le sang, augmentation de la phosphatase alcaline dans le sang, augmentation des enzymes hépatiques, augmentation de la bilirubine conjuguée, augmentation des transaminases
d Comprend les termes suivants : diminution de la capacité vitale forcée, diminution de la capacité de diffusion du monoxyde de carbone, diminution du volume expiratoire maximal, spirométrie anormale, résultats anormaux aux épreuves de la fonction pulmonaire, diminution des résultats aux épreuves de la fonction pulmonaire e Comprend les termes suivants : céphalée, céphalée de tension, céphalée vasculaire de Horton
f Comprend les termes suivants : hypertension, hypertension orthostatique, hypertension essentielle, crise hypertensive, augmentation de la tension artérielle
Approved 1.0v
Colite ulcéreuse
Tableau 4 – Effets indésirables survenus pendant le traitement signalés par ≥1 % des patients traités avec ZEPOSIA pendant la période d’induction (TRUENORTH-I et TOUCHSTONE-I) et supérieure d’au moins 1 % à celle observée avec le placebo
Période d’induction (TRUENORTH-I et TOUCHSTONE-I) | ||||||
ZEPOSIA 0,92 mg n = 496 (%) | Placebo n = 281 (%) | |||||
| Troubles gastro-intestinaux | ||||||
| Nausées | 14 (2,8) | 5 (1,8) | ||||
| Vomissements | 7 (1,4) | 1 (0,4) | ||||
| Troubles généraux et réactions au point d’administration | ||||||
| Pyrexie | 14 (2,8) | 3 (1,1) | ||||
| Infections et infestations | ||||||
| Rhinopharyngite | 15 (3,0) | 3 (1,1) | ||||
| Augmentation des résultats aux examens de la fonction hépatiquea | 24 (4,8) | 0 | ||||
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||
| Arthralgie | 12 (2,4) | 3 (1,1) | ||||
| Troubles vasculaires | ||||||
| Hypertension | 6 (1,2) | 0 | ||||
a Comprend les termes suivants : augmentation de l’ALT, augmentation de l’AST, augmentation de la GGT
Approved 1.0v
Tableau 5 – Effets indésirables survenus pendant le traitement signalés par ≥1 % des patients traités avec ZEPOSIA pendant la période d’entretien (TRUENORTH-M) et supérieure d’au moins 1 % à celle observée avec le placebo
Période d’entretien (TRUENORTH-M) | |||||||
ZEPOSIA 0,92 mg n = 230 (%) | Placebo n = 227 (%) | ||||||
| Troubles gastro-intestinaux | |||||||
| Dyspepsie | 3 (1,3) | 0 | |||||
| Troubles généraux et réactions au point d’administration | |||||||
| Œdème périphérique | 6 (2,6) | 0 | |||||
| Infections et infestations | |||||||
| Rhinopharyngite | 7 (3,0) | 4 (1,8) | |||||
| Zona | 5 (2,2) | 1 (0,4) | |||||
| Gastro-entérite | 3 (1,3) | 0 | |||||
| Herpès buccal | 3 (1,3) | 0 | |||||
| Examens de laboratoire | |||||||
| Augmentation des résultats aux examens de la fonction hépatiquea | 25 (10,9) | 3 (1,3) | |||||
| Troubles du système nerveux | |||||||
| Céphalées | 9 (3,9) | 1 (0,4) | |||||
a Comprend les termes suivants : augmentation de l’ALT, augmentation de la GGT, augmentation des résultats aux examens de la fonction hépatique
Description de certains effets indésirables survenus en cours de traitement
Enzymes hépatiques élevées
Lors des essais cliniques sur la SEP contrôlés par traitement actif, des élévations atteignant 3 fois la LSN ou plus sont survenues chez 5,5 % des patients recevant ZEPOSIA et 3,1 % des patients recevant l’IFN β-1a. Le temps médian de survenue de l’élévation 3 fois supérieure à la LSN était de 6 mois. La majorité (79 %) des patients ont poursuivi le traitement par ZEPOSIA, les valeurs revenant à < 3 fois la LSN en deçà de 2 à 4 semaines environ. Des élévations de l’ALT atteignant 5 fois la LSN ou plus sont survenues chez 1,6 % des patients traités par ZEPOSIA à 0,92 mg et 1,3 % des patients recevant l’IFN β-1a. Dans les essais cliniques sur la SEP, ZEPOSIA était arrêté lorsqu’une élévation supérieure à 5 fois la LSN était confirmée.
Dans l’ensemble, le taux d’abandon en raison d’élévations des enzymes hépatiques a été de
Approved 1.0v
1,1 % chez les patients atteints de SEP recevant ZEPOSIA à 0,92 mg et de 0,8 % chez les patients recevant l’IFN β-1a.
Lors des essais menés en CU, des élévations de l’ALT atteignant 3 fois la LSN ou plus sont survenues dans l’étude TRUENORTH-I chez 2,6 % des patients traités par l’ozanimod à 0,92 mg et chez 0,5 % de ceux ayant reçu le placebo. Dans l’étude TRUENORTH-M, de telles élévations sont survenues chez 2,3 % des patients traités par l’ozanimod à 0,92 mg, mais n’ont été observées chez aucun de ceux ayant reçu le placebo. Dans le cadre des études cliniques contrôlées et non contrôlées sur la CU, la majorité (96 %) des patients chez lesquels un taux d’ALT de plus de 3 fois la LSN a été observé ont poursuivi le traitement par l’ozanimod, les valeurs revenant à moins de 3 fois la LSN en l’espace d’environ 2 à 4 semaines.
Dans l’étude TRUENORTH-I, des élévations de l’ALT atteignant 5 fois la LSN ou plus sont survenues chez 0,9 % des patients traités par ZEPOSIA à 0,92 mg et chez 0,5 % des patients ayant reçu le placebo. Lors de l’étude TRUENORTH-M, de telles hausses sont survenues chez 0,9 % des patients traités par ZEPOSIA à 0,92 mg, mais n’ont été observées chez aucun de ceux ayant reçu le placebo.
Dans l’ensemble, lors des études cliniques contrôlées menées en CU, le taux d’abandon en raison d’élévations des enzymes hépatiques a été de 0,4 % chez les patients traités par l’ozanimod à 0,92 mg; aucun cas d’abandon du traitement n’a été signalé dans le groupe sous placebo.
Tension artérielle élevée
Dans les essais cliniques sur la SEP contrôlés par traitement actif, les patients traités par ZEPOSIA ont présenté une augmentation moyenne de la tension systolique d’environ 1 à 2 mm Hg par rapport à l’IFN β-1a, mais on n’a observé aucun effet sur la tension diastolique. L’augmentation de la tension systolique a été détectée pour la première fois environ 3 mois après le début du traitement et a persisté tout au long de ce dernier. Une hypertension (hypertension, hypertension essentielle et tension artérielle élevée) a été signalée comme effet indésirable chez 4,5 % des patients traités par ZEPOSIA à 0,92 mg et 2,3 % des patients sous IFN β-1a.
Les patients atteints de CU et traités par l’ozanimod ont présenté une augmentation moyenne de la tension artérielle systolique (TAS) et de la tension artérielle diastolique (TAD) comparable à celle observée chez les patients atteints de SEP. Lors des études cliniques menées en CU (TRUENORTH et TOUCHSTONE), pendant la période d’induction, l’augmentation moyenne de la TAS par rapport au départ était de 3,7 mm Hg et de 2,3 mm Hg chez les patients ayant reçu l’ozanimod et le placebo, respectivement. Au cours de la période d’entretien, l’augmentation moyenne de la TAS par rapport au départ était de 5,1 mm Hg et de 1,5 mm Hg chez les patients ayant reçu l’ozanimod et le placebo, respectivement. Aucun effet sur la TAD n’a été constaté.
Pendant la période d’induction, une hypertension a été rapportées en tant qu’effet indésirable chez 1,2 % des patients traités par l’ozanimod à 0,92 mg et aucune ne l’a été chez les patients ayant reçu le placebo. Pendant la période d’entretien, des cas d’hypertension ont été rapportés chez 2,2 % et 2,2 % des patients ayant reçu l’ozanimod à 0,92 mg et le placebo, respectivement. Une crise hypertensive a été signalée chez un patient recevant l’ozanimod et chez un patient sous placebo.
Approved 1.0v
Bradyarythmie
Après l’administration de la dose initiale de 0,23 mg, la réduction moyenne la plus importante de la fréquence cardiaque en position assise/couchée par rapport à la valeur initiale, est survenue à l’heure 5 du jour 1 (réduction de 1,2 bpm dans les études cliniques en SEP contrôlées par traitement actif et de 0,7 bpm dans les études d’induction contrôlées en CU); la fréquence cardiaque est ensuite remontée près de la valeur initiale à l’heure 6.
Une bradycardie a été signalée chez 0,5 % des patients sous ZEPOSIA par rapport à 0 % dans le groupe IFN β-1a le premier jour du traitement. Après le jour 1, l’incidence de la bradycardie s’est établie à 0,8 % avec ZEPOSIA, par rapport à 0,7 % avec l’IFN β-1a. Les patients qui ont présenté une bradycardie étaient généralement asymptomatiques. Aucune fréquence cardiaque inférieure à 40 battements par minute n’a été observée.
Lors des essais cliniques sur la SEP contrôlés par traitement actif avec augmentation graduelle de la dose, les anomalies cliniquement pertinentes dont l’incidence était > 2 % à l’heure 6 du jour 1 dans le groupe traité par l’ozanimod étaient les suivantes : complexes auriculaires prématurés, arythmie sinusale, complexes ventriculaires prématurés, court intervalle PR (aucune onde delta) et bloc auriculoventriculaire du premier degré; aucun bloc auriculoventriculaire du deuxième ou du troisième degré n’a été signalé avec le traitement continu par ZEPOSIA à 0,92 mg.
Lors des études cliniques menées en CU, pendant la période d’induction, une bradycardie a été rapportée le jour de l’initiation du traitement (Jour 1) chez 0,2 % des patients traités par l’ozanimod; et n’a pas été rapportée chez les patients ayant reçu le placebo. Après le 1er jour, la bradycardie a été rapportée chez 0,2 % des patients traités avec l’ozanimod. Aucun cas n’a été rapporté au cours de la période d’entretien.
Réduction du nombre de lymphocytes dans le sang
Lors des études cliniques menées en SEP et des études cliniques contrôlées menées en CU, 3,3 % et moins de 3 % des patients, respectivement, ont présenté un nombre de lymphocytes inférieur à 0,2 x 10⁹/L; les valeurs étant généralement revenues à plus de 0,2 x 10⁹/L, en poursuivant le traitement par ZEPOSIA.
Après l’arrêt de ZEPOSIA à 0,92 mg, le temps médian écoulé avant le retour du nombre de lymphocytes du sang périphérique dans l’intervalle normal était de 30 jours, avec environ 90 % des patients revenant dans l’intervalle normal en l’espace de 3 mois.
Infections
Dans les essais menés en SEP contrôlés par traitement actif, le taux global d’infections et le taux d’infections graves étaient comparables chez les patients traités par ZEPOSIA à 0,92 mg et ceux traités par l’IFN β-1a (35,1 % contre 34,5 %, et 1 % contre 0,8 %, respectivement).
Des cas de leucoencéphalopathie multifocale progressive ont été signalés avec le traitement par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
Lors des études cliniques menées en CU, pendant la période d’induction, le taux global d’infections et le taux d’infections graves chez les patients traités par l’ozanimod étaient comparables à ceux observés chez les patients sous placebo (9,9 % contre 10,7 % et 0,8 % contre 0,4 %, respectivement). Au cours de la période d’entretien, le taux global d’infections était plus élevé chez les patients traités par l’ozanimod que chez ceux ayant reçu le placebo (23 % contre 12 %) et le taux d’infections grave était comparable (0,9 % contre 1,8 %).
Approved 1.0v
ZEPOSIA est associé à un risque accru d’infections des voies respiratoires supérieures, d’infections urinaires et d’infections herpétiques.
Infections herpétiques
Lors des études cliniques menées en SEP, un zona a été rapporté chez 0,6 % des patients traités par ZEPOSIA à 0,92 mg et chez 0,2 % de ceux traités par l’IFN β-1a.
Dans les études cliniques menées en CU, au cours de la période d’induction, un zona a été rapporté chez 0,4 % des patients traités par l’ozanimod à 0,92 mg et chez aucun patient ayant reçu le placebo. Pendant la période d’entretien, un zona a été rapporté chez 2,2 % des patients traités par l’ozanimod à 0,92 mg et chez 0,4 % de ceux ayant reçu le placebo. Aucun de ces cas n’était grave ou disséminé.
Appareil respiratoire
Des réductions du volume expiratoire maximal par seconde (VEMS) absolu et de la capacité vitale forcée (CVF) dépendantes de la dose ont été observées chez les patients traités par ZEPOSIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire). Ces faibles réductions n’étaient pas évolutives et étaient réversibles après l’arrêt du traitement avec ZEPOSIA.
Néoplasmes
Des tumeurs malignes, tels le mélanome, le carcinome basocellulaire, le carcinome épidermoïde de la peau, le cancer du sein et le séminome, ont été signalées avec ZEPOSIA dans les essais menés en SEP en CU contrôlés par traitement actif. Un risque accru de tumeurs malignes cutanées a été signalé avec un autre modulateur des récepteurs de la S1P.
Des néoplasmes de type carcinome épidermoïde cervical, dermatofibrosarcome protubérant et cancer de l’ovaire ont également été rapportés avec ZEPOSIA durant l’étude de prolongation ouverte menée en SEP.
Hypersensibilité
Une hypersensibilité, y compris une éruption cutanée et de l’urticaire, a été signalée avec ZEPOSIA dans les essais cliniques sur la SEP contrôlés par traitement actif.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Sclérose en plaques
Voici une liste des effets indésirables survenus en cours de traitement qui ont été signalés par les patients traités par ZEPOSIA, toutes doses confondues, dans les essais contrôlés sur la SEP (n = 1 944) et dont l’incidence était < 1 %, quel que soit le groupe de traitement, mais ≥ 0,3 % plus élevée dans le groupe ZEPOSIA par rapport au groupe IFN β-1a ou au groupe placebo. Même si les effets signalés sont survenus pendant le traitement par ZEPOSIA, ils n’étaient pas nécessairement causés par cet agent.
Troubles des systèmes sanguin et lymphatique : anémie ferriprive
Troubles cardiaques : palpitations, bloc AV du premier degré, bradycardie sinusale
Troubles endocriniens : thyroïdite auto-immune
Troubles oculaires : douleur oculaire, vision floue, trouble de la rétine, cataracte,
Approved 1.0v
blépharospasme, dégénérescence maculaire, atrophie optique
Troubles gastro-intestinaux : gastrite, reflux gastro-œsophagien, dyspepsie, caries dentaires, gastrite chronique, ulcère aphteux
Troubles généraux et réactions au point d’administration : enflure périphérique, gêne thoracique
Troubles hépatobiliaires : hyperbilirubinémie
Troubles du système immunitaire : allergie saisonnière
Infections et infestations : amygdalite, cystite, gastroentérite, infection vaginale, infection virale, trachéite, zona, otite, abcès dentaire, infection virale des voies respiratoires supérieures, conjonctivite, infection vulvovaginale mycosique, appendicite
Blessure, empoisonnement et complications liées à une intervention : lésion articulaire, claquage musculaire
Examens de laboratoire : prolongation du temps de céphaline activée, gain de poids, augmentation des triglycérides dans le sang
Troubles du métabolisme et de la nutrition : hyperlipidémie, diminution de l’appétit, dyslipidémie
Troubles de l’appareil locomoteur et du tissu conjonctif : faiblesse musculaire, douleur rachidienne, douleur cervicale, trouble des disques intervertébraux, enflure articulaire
Néoplasmes bénins, malins et non précisés (y compris kystes et polypes) : nævus mélanique, léiomyome utérin, lipome
Troubles du système nerveux : spasticité musculaire, névralgie, céphalée de tension, névralgie du trijumeau
Troubles psychiatriques : trouble d’anxiété
Troubles rénaux et urinaires : incontinence urinaire
Troubles de l’appareil reproducteur et du sein : menstruations irrégulières, kyste ovarien, troubles menstruels, métrorragie, kyste du sein
Troubles respiratoires, thoraciques et médiastinaux : douleur oropharyngée, catarrhe, rhinorrhée, épistaxis, dyspnée, congestion nasale, déviation de la cloison nasale, kyste paranasal
Troubles de la peau et des tissus sous-cutanés : alopécie, prurit, urticaire, dermatite séborrhéique, trouble de la peau, lésion cutanée
Troubles vasculaires : hypotension, phlébite
Colite ulcéreuse
Voici une liste des effets indésirables survenus en cours de traitement qui ont été signalés par les patients traités par ZEPOSIA à 0,92 mg pendant les périodes d’induction et d’entretien et dont l’incidence était < 1 %, mais ≥ 0,5 % plus élevée dans le groupe ZEPOSIA par rapport au groupe placebo. Même si les effets signalés sont survenus pendant le traitement par ZEPOSIA, ils n’étaient pas nécessairement causés par cet agent.
Troubles des systèmes sanguin et lymphatique : lymphopénie
Approved 1.0v
Troubles oculaires : cataracte
Troubles auditifs et labyrinthiques : acouphènes
Troubles gastro-intestinaux : douleur abdominale haute, dyspepsie, flatulences, gastrite, reflux gastro-œsophagien
Troubles généraux et réactions au point d’administration : douleur thoracique d’origine non cardiaque
Infections et infestations : bronchite, gastro-entérite virale
Examens de laboratoire : augmentation des enzymes hépatiques
Troubles du métabolisme et de la nutrition : diminution de l’appétit
Troubles psychiatriques : insomnie
Troubles rénaux et urinaires : néphrolithiase
Troubles respiratoires, thoraciques et médiastinaux : douleur oropharyngée
Troubles de la peau et des tissus sous-cutanés : acné, érythème noueux, ongle incarné, prurit, psoriasis
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’étude clinique
Sclérose en plaques
Tableau 6 – Résultats de laboratoire anormaux dont l’incidence est supérieure ou égale à 1 % avec ZEPOSIA
| Paramètre de laboratoire | ZEPOSIA 0,92 mg n = 882 (%) | IFN β-1a 30 µg n = 885 (%) |
| Troubles des systèmes sanguin et lymphatique | ||
| Lymphopéniea de grade 4 | 29 (3,3) | 0 |
| Examens de laboratoire | ||
| Élévation du taux d’alanine aminotransférase | 47 (5,3) | 28 (3,2) |
| Élévation du taux de gamma-glutamyltransférase | 40 (4,5) | 11 (1,2) |
| Hypercholestérolémie | 17 (1,9) | 14 (1,6) |
| Élévation du taux d’aspartate aminotransférase | 16 (1,8) | 17 (1,9) |
| Élévation des taux d’enzymes hépatiques | 12 (1,4) | 6 (0,7) |
aNombre absolu de lymphocytes < 0,2 x 10⁹/L
Colite ulcéreuse
Approved 1.0v
Tableau 7 – Résultats de laboratoire anormaux dont la fréquence est supérieure ou égale à 1 % avec ZEPOSIA pendant la période d’induction (TRUENORTH-I et TOUCHSTONE-I) et supérieure d’au moins 1 % à celle observée avec le placebo
Période d’induction (TRUENORTH-I et TOUCHSTONE-I) | ||||||
| Paramètre de laboratoire | ZEPOSIA 0,92 mg n = 496 (%) | Placebo n = 281 (%) | ||||
| Examens de laboratoire | ||||||
| Élévation du taux d’alanine aminotransférase | 12 (2,4) | 0 | ||||
| Élévation du taux d’aspartate aminotransférase | 6 (1,2) | 0 | ||||
| Élévation du taux de gamma-glutamyltransférase | 6 (1,2) | 0 | ||||
Tableau 8 – Résultats de laboratoire anormaux dont la fréquence est supérieure ou égale à 1 % avec ZEPOSIA pendant la période d’entretien (TRUENORTH-M) et supérieure d’au moins 1 % à celle observée avec le placebo
Période de traitement d’entretien (TRUENORTH-M) | |||||||
| Paramètre de laboratoire | ZEPOSIA 0,92 mg n = 230 (%) | Placebo n = 227 (%) | |||||
| Examens de laboratoire | |||||||
| Élévation du taux d’alanine aminotransférase | 11 (4,8) | 1 (0,4) | |||||
| Élévation du taux de gamma-glutamyltransférase | 7 (3,0) | 1 (0,4) | |||||
| Augmentation des résultats aux examens de la fonction hépatique | 3 (1,3) | 0 | |||||
À la 10e semaine de la période d’induction, une lymphopénie de grade 4 était présente chez 1,1 % des patients traités par ZEPOSIA et chez aucun des patients recevant le placebo. Au total, parmi les patients qui ont entamé la période d’entretien, 3 % de ceux traités par ZEPOSIA ont présenté une lymphopénie de grade 4 pendant le traitement.
Approved 1.0v
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été relevés au cours de la période qui a suivi l’homologation de ZEPOSIA. Ces effets ayant été signalés de plein gré par des patients issus d’une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Troubles hépatobiliaires : atteinte hépatique.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Interactions pharmacodynamiques
Traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs non corticostéroïdiens
ZEPOSIA n’a pas été étudié en concomitance avec des traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs non corticostéroïdiens. La coadministration de traitements antinéoplasiques, immunomodulateurs ou immunosuppresseurs n’est pas recommandée en raison du risque d’effets immunitaires additifs pendant le traitement et dans les semaines qui suivent l’arrêt de l’un de ces médicaments.
Lors du passage de ZEPOSIA à un autre traitement modificateur de la maladie ayant des effets immunosuppresseurs ou immunomodulateurs, ou vice-versa, la demi-vie et le mode d’action de ZEPOSIA et de l’autre traitement doivent être pris en compte pour éviter les effets immunosuppresseurs additifs non désirés tout en réduisant au minimum le risque de réactivation de la maladie.
Le traitement par ZEPOSIA peut généralement être amorcé immédiatement après l’arrêt de l’interféron bêta ou de l’acétate de glatiramère.
Médicaments antiarythmiques et médicaments allongeant l’intervalle QTc
ZEPOSIA n’a pas été étudié chez les patients prenant des médicaments allongeant l’intervalle QTc. Il a été démontré que ZEPOSIA n’allonge pas de manière significative l’intervalle QTc. En raison des effets additifs potentiels des médicaments allongeant l’intervalle QTc qui ont des propriétés arythmogènes connues sur les réductions de la fréquence cardiaque, le traitement par ZEPOSIA ne devrait généralement pas être amorcé chez les patients qui reçoivent simultanément des médicaments antiarythmiques de classe Ia (p. ex. disopyramide, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol) ou d’autres médicaments allongeant l’intervalle QTc. Les antiarythmiques de classe Ia et de classe III
Approved 1.0v
étaient exclus dans les essais cliniques sur le traitement de la sclérose en plaques par ZEPOSIA. Lorsqu’un traitement par ZEPOSIA est envisagé, il faut demander l’avis d’un cardiologue concernant le passage à des médicaments n’allongeant pas l’intervalle QTc ou pour une surveillance appropriée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Outre les médicaments antiarythmiques de classes Ia et III, les autres médicaments ayant été associés à un allongement de l’intervalle QTc et/ou à des torsades de pointes comprennent, sans s’y limiter, les exemples ci-dessous. Les classes chimiques/pharmacologiques sont incluses dès qu’un de leurs membres, mais pas nécessairement tous, est connu pour avoir provoqué un allongement de l’intervalle QTc et/ou une torsade de pointes : antiarythmiques de classe 1c (p. ex. flécaïnide, propafénone); antipsychotiques (p. ex. chlorpromazine, halopéridol); antidépresseurs (p. ex. fluoxétine, antidépresseurs tricycliques/tétracycliques [p. ex. amitriptyline, imipramine, maprotiline]); opioïdes (p. ex. méthadone); antibiotiques de la classe des macrolides et analogues (p. ex. érythromycine, clarithromycine, tacrolimus); antibiotiques de la classe des quinolones (p. ex. moxifloxacine, ciprofloxacine); antipaludiques (p. ex. quinine, chloroquine); antifongiques azolés (p. ex. kétoconazole); dompéridone; antagonistes des récepteurs 5-HT3 (p. ex. ondansétron); inhibiteurs de kinases (p. ex. sunitinib); inhibiteurs d’histone-désacétylase (p. ex. vorinostat); agonistes bêta-2 adrénergiques (p. ex. salmétérol). Les sources d’information actuelles doivent être consultées pour obtenir des listes plus complètes des médicaments allongeant l’intervalle QTc.
Médicaments ralentissant la fréquence cardiaque
L’effet de la coadministration de ZEPOSIA à la dose d’entretien, de propranolol ou de diltiazem, ou de l’administration avec un bêtabloquant et un inhibiteur des canaux calciques pris ensemble n’a pas été étudié.
ZEPOSIA n’a pas été étudié avec des antiarythmiques de classe Ia ou III, ou d’autres substances susceptibles de diminuer la fréquence cardiaque, y compris, sans s’y limiter, la digoxine, les inhibiteurs de la cholinestérase, la pilocarpine ou l’ivabradine. En raison des effets additifs potentiels sur la réduction de la fréquence cardiaque ou de la conduction cardiaque, ZEPOSIA ne devrait pas être administré aux patients qui reçoivent ces classes de médicaments. Si le traitement par ZEPOSIA est considéré comme nécessaire, il serait approprié de demander l’avis d’un cardiologue concernant le passage à un médicament ne ralentissant pas la fréquence cardiaque ou pour une surveillance appropriée (p. ex. au minimum une surveillance accrue pendant la nuit) au début du traitement si les médicaments ralentissant la fréquence cardiaque ne peuvent pas être interrompus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Vaccins
L’administration de vaccins vivants atténués peut comporter un risque d’infection et doit donc être évitée pendant le traitement par ZEPOSIA et jusqu’à 3 mois après l’arrêt de celui-ci (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire). Pendant le traitement par ZEPOSIA et jusqu’à trois mois après l’arrêt de ce dernier, les vaccins peuvent être moins efficaces.
Approved 1.0v
Interactions pharmacocinétiques
L’ozanimod est largement métabolisé chez les humains, formant un certain nombre de métabolites actifs circulants, dont deux métabolites actifs majeurs, le CC112273 et le CC1084037, et plusieurs métabolites actifs mineurs, dont le RP101988 et le RP101075 (voir 10.3 Pharmacocinétique).
Effet de l’ozanimod sur l’activité de la MAO
En conditions in vitro, le CC112273 et le CC1084037 ont inhibé la MAO-B avec une sélectivité plus de 1 000 fois supérieure à celle pour la monoamine oxydase A (MAO-A) [concentration inhibitrice 50 % (CI50) > 10 000 nM], avec des CI50 de 5,72 nM et 58 nM, respectivement. Les concentrations libres du CC112273 et du CC1084037 comptent pour moins de 8 % de ces valeurs de CI50 in vitro.
9.4 Interactions médicament-médicament
|
|---|
Tableau 9 – Interactions médicament-médicament établies ou potentielles
| [Nom propre/nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Inhibiteurs de la BCRP (p. ex. cyclosporine, eltrombopag) | T | La coadministration d’ozanimod et de cyclosporine, un inhibiteur puissant de la BCRP, n’a eu aucun effet sur l’exposition à l’ozanimod et à ses métabolites actifs majeurs (CC112273 et CC1084037). | |
| Inhibiteurs puissants du CYP2C8 (p. ex. gemfibrozil) | EC | La coadministration de gemfibrozil à raison de 600 mg deux fois par jour à l’état d’équilibre et d’une dose unique d’ozanimod de 0,46 mg a augmenté l’exposition (aire sous la courbe [ASC]) aux métabolites actifs majeurs CC112273 et CC1084037 d’environ 47 % et 69 %, respectivement. | Il n’est pas recommandé de coadministrer ZEPOSIA avec de puissants inhibiteurs du CYP2C8. |
| Puissants inducteurs du CYP2C8 (p. ex. rifampine) | EC | La coadministration de rifampine à raison de 600 mg une fois par jour à l’état d’équilibre et d’une dose unique de ZEPOSIA de 0,92 mg a réduit l’exposition (ASC) au CC112273 et au CC1084037 d’environ 60 % et 55 %, | La coadministration de puissants inducteurs du CYP2C8 avec ZEPOSIA n’est pas recommandée, car cela peut réduire l’efficacité de ZEPOSIA. |
Approved 1.0v
Légende : EC = essai clinique; T = théorique
Inhibiteurs de la monoamine oxydase (MAO)
Les interactions cliniques potentielles avec les inhibiteurs de la MAO n’ont pas été étudiées. Cependant, la coadministration avec des inhibiteurs de la MAO-B peut diminuer l’exposition au principal métabolite actif CC112273 et, en conséquence, à CC1084037. En outre, le CC112273 et le CC1084037 ont inhibé la MAO-B en conditions in vitro (CI50 de 5,72 nM et 58 nM, respectivement) avec une sélectivité plus de 1 000 fois supérieure à celle pour la MAO-A. Par conséquent, l’utilisation concomitante de médicaments appartenant à la classe des inhibiteurs de la MAO (p. ex. sélégiline, phénelzine, rasagiline, safinamide) ou d’autres médicaments qui sont de puissants inhibiteurs de la MAO (y compris l’antibiotique linézolide et le colorant bleu de méthylène) est contre-indiquée en raison de la réduction probable de la concentration des métabolites actifs, entraînant une réduction de l’effet thérapeutique et un risque d’inhibition non sélective de la MAO, qui peut provoquer une crise hypertensive (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Il doit s’écouler au moins 3 mois entre l’arrêt de ZEPOSIA et le début du traitement par les inhibiteurs de la MAO.
Tyramine
Dans le tractus gastro-intestinal et le foie, la MOA (principalement de type A) offre une protection contre les amines exogènes (p. ex. tyramine). Si la tyramine était absorbée sous forme intacte, elle pourrait entraîner une hypertension grave, y compris une crise hypertensive. Les aliments vieillis, fermentés, salés, fumés et marinés contenant de grandes quantités d’amines exogènes (p. ex. fromage vieilli, hareng mariné) peuvent provoquer la libération de norépinéphrine entraînant une augmentation de la tension artérielle (réaction à la tyramine). Il faudrait conseiller aux patients d’éviter les aliments contenant une grande quantité de tyramine lorsqu’ils prennent ZEPOSIA aux doses recommandées.
Agents adrénergiques et sérotoninergiques
Médicaments opioïdes et sérotoninergiques
Des réactions graves, parfois mortelles, y compris une toxicité sérotoninergique (également appelée syndrome sérotoninergique) ont été précipitées par l’utilisation concomitante d’inhibiteurs de la MAO (y compris les inhibiteurs sélectifs de la MAO-B) et de médicaments opioïdes (p. ex. mépéridine et ses dérivés, méthadone, propoxyphène, tramadol ou tapentadol) et/ou de médicaments agissant sur la sérotonine. Dans les essais cliniques, un petit nombre de patients traités par ZEPOSIA ont été exposés de façon concomitante à des médicaments opioïdes et/ou sérotoninergiques sans présenter de syndrome/toxicité sérotoninergique. Toutefois, cette exposition n’était pas suffisante pour exclure la possibilité d’un effet indésirable résultant de la coadministration. Par conséquent, la coadministration de ZEPOSIA avec des médicaments opioïdes et/ou sérotoninergiques, y compris des inhibiteurs du recaptage dela sérotonine-norépinéphrine (IRSN), des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), des antidépresseurs tricycliques, tétracycliques ou triazolopyridiniques, la cyclobenzaprine ou le millepertuis, n’est pas recommandée. Lorsqu’un traitement concomitant par ZEPOSIA et des médicaments opioïdes ou sérotoninergiques est cliniquement nécessaire, une observation étroite du patient est conseillée, en particulier au début du traitement et lors des augmentations de la dose.
| respectivement. |
Approved 1.0v
Médicaments sympathomimétiques
Une étude croisée contrôlée par placebo a été menée pour évaluer le potentiel de ZEPOSIA à améliorer les réponses vasopressives à la pseudoéphédrine chez des sujets sains. La coadministration de ZEPOSIA et de pseudoéphédrine n’a pas potentialisé l’effet de la pseudoéphédrine sur la tension artérielle. Aucune différence cliniquement significative n’a été observée quant à la fréquence cardiaque ou à la tension artérielle lors de la coadministration de ZEPOSIA à 1,84 mg par jour (soit 2 fois la dose recommandée), pendant 28 jours, avec une dose unique de 60 mg de pseudoéphédrine (un agent sympathomimétique), comparativement à la pseudoéphédrine en monothérapie. Toutefois, une crise hypertensive est survenue avec l’administration de ZEPOSIA à 0,92 mg seul et une crise hypertensive a été signalée lors de la coadministration d’autres inhibiteurs sélectifs et non sélectifs de la MAO (p. ex. la rasagiline) avec des médicaments sympathomimétiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
9.5 Interactions médicament-aliment
La consommation d’aliments (repas riches et pauvres en graisses) n’a eu aucun effet sur l’exposition à l’ozanimod (concentration plasmatique maximale [Cmax] et ASC).
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été étudiées.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La SEP et la CU sont des maladies auto-immunes caractérisées par la circulation et l’accumulation de lymphocytes T et B de fonction auto-immunitaire, au niveau des tissus sites d’inflammation.
L’ozanimod est un modulateur des récepteurs de la sphingosine 1-phosphate (S1P). Chez les humains, environ 94 % de l’exposition totale au médicament actif en circulation est attribuable à l’ozanimod (6 %) et à ses deux principaux métabolites actifs, le CC112273 (73 %) et le CC1084037 (15 %), qui se lient tous aux sous-types S1P1 et S1P5 avec une grande affinité. La liaison de l’ozanimod et de ses métabolites aux récepteurs S1P1 sur les lymphocytes empêche la sortie des lymphocytes des ganglions lymphatiques, réduisant ainsi le nombre de lymphocytes dans le sang périphérique. Le mécanisme par lequel l’ozanimod et ses métabolites actifs exercent leurs effets thérapeutiques dans la sclérose en plaques et la colite ulcéreuse n’est pas connu, mais il pourrait comprendre une réduction de la migration des lymphocytes vers le système nerveux central et l’intestin.
La réduction du taux de lymphocytes dans le sang périphérique induite par l’ozanimod a des effets spécifiques sur les sous-populations de leucocytes, avec des réductions plus importantes dans les cellules impliquées dans la réponse immunitaire adaptative. L’ozanimod a un effet minimal sur les cellules en jeu dans la réponse immunitaire innée qui contribuent à
Approved 1.0v
l’immunosurveillance.
10.2 Pharmacodynamie
Système immunitaire
Réduction du nombre de lymphocytes dans le sang
Dans les essais cliniques menés en SEP contrôlés par traitement actif et les études contrôlées menées en CU, le nombre moyen de lymphocytes a diminué à environ 43-47 % des valeurs initiales après 3 mois (nombre moyen approximatif de lymphocytes dans le sang : 0,8 x 10⁹/L) et est resté stable pendant le traitement par ZEPOSIA.
Après l’arrêt de ZEPOSIA à 0,92 mg, le temps médian écoulé avant le retour du nombre de lymphocytes du sang périphérique dans l’intervalle normal était d’environ 30 jours, avec environ 80 à 90 % des patient revenant à l’intervalle normal en l’espace de 3 mois.
Réduction du taux de calprotectine fécale (CPF)
Chez les patients atteints de CU, le traitement par l’ozanimod pendant la période d’induction (TRUENORTH-I et TOUCHSTONE-I) a entraîné une diminution du taux de calprotectine fécale (CPF), un marqueur de l’inflammation, qui s’est ensuite maintenue pendant toute la période d’entretien. Après 10 semaines, l’ozanimod a entraîné une réduction significativement plus importante (selon des valeurs nominales) de la concentration sérique moyenne en CPF, comparativement au placebo (TRUENORTH-I : -470,231 contre 21,115 μg/g; p = 0,002). Cette diminution s’est maintenue jusqu’à la semaine 52 chez les sujets ayant poursuivi le traitement par l’ozanimod, comparativement à ceux qui ont été de nouveau répartis de façon aléatoire pour recevoir le placebo (TRUENORTH-M : -1 575,136 contre -463,285 μg/g; valeur nominale de p = 0,019).
Réduction de la fréquence cardiaque
L’ozanimod peut entraîner une réduction transitoire de la fréquence cardiaque au début du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire). Un schéma à dose croissante avec une dose initiale de ZEPOSIA de 0,23 mg, suivie de doses de 0,46 mg et de 0,92 mg, atténue l’ampleur des réductions de la fréquence cardiaque (voir 4.2 Posologie recommandée et ajustement posologique).
Électrophysiologie cardiaque
Une étude approfondie sur l’intervalle QT, à double insu, à répartition aléatoire, contrôlée par témoin positif et placebo et avec groupes parallèles, utilisant un schéma à dose croissante sur 14 jours, de 0,23 mg une fois par jour (f.p.j.) les jours 1 à 4, 0,46 mg 1 f.p.j. les jours 5 à 7, 0,92 mg 1 f.p.j. (dose thérapeutique cible) les jours 8 à 10 et 1,84 mg 1 f.p.j. (dose suprathérapeutique) les jours 11 à 14 et menée chez des sujets en bonne santé (62 par groupe), n’a révélé aucune preuve d’un effet cliniquement pertinent sur l’intervalle QTcF. La durée du traitement dans cette étude n’était pas suffisante pour que les principaux métabolites, le CC112273 et le CC1084037, atteignent des concentrations plasmatiques à l’état d’équilibre.
10.3 Pharmacocinétique
L’ozanimod est largement métabolisé chez les humains, formant un certain nombre de métabolites actifs circulants, dont deux métabolites actifs majeurs, le CC112273 et le CC1084037, ayant une activité et une affinité sélective pour S1P1 et S1P5 comparables à
Approved 1.0v
celles de la molécule mère. La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) de l’ozanimod, du CC112273 et du CC1084037 ont augmenté de manière proportionnelle dans l’intervalle posologique de ZEPOSIA de 0,46 mg à 0,92 mg (de 0,5 à 1 fois la dose recommandée). Après l’administration de doses multiples, environ 94 % de l’exposition totale au médicament actif en circulation est attribuable à l’ozanimod (6 %), au CC112273 (73 %) et au CC1084037 (15 %). À une dose de 0,92 mg par voie orale une fois par jour chez les patients atteints de SEP RR, la moyenne géométrique (coefficient de variation [CV %]) de la Cmax et de l’ASC0-24h à l’état d’équilibre était de 231,6 pg/mL (37,2 %) et 4 223 pg*h/mL (37,7 %), respectivement, pour l’ozanimod, et de 6 378 pg/mL (48,4 %) et 132 861 pg*h/mL (45,6 %), respectivement, pour le CC112273. La Cmax et l’ASC0-24h pour le CC1084037 représentent environ 20 % des valeurs pour le CC112273. Les facteurs affectant le CC112273 s’appliquent au CC1084037, car il s’agit de métabolites qui s’interconvertissent.
Tableau 10 – Paramètres pharmacocinétiques moyens (écart-type [ÉT]) de l’ozanimod et de son métabolite actif prédominant, le CC112273, chez les patients atteints de SEP RR après l’administration orale de ZEPOSIA à 0,92 mg une fois par jour pendant 12 semaines
| Analyte | Cmax (pg/mL) | Tmax (h)a | Cmin (pg/mL) | ASCτ (pg*h/mL) |
| Ozanimod | 244 (77,6) | 7,92 (4,00, 10,0) | 111 (48,2) | 4 460 (1 419) |
| CC112273 | 6 977 (2 978) | 6,00 (0,00, 24,0) | 4 617 (2 234) | 143 765 (56 290) |
a Le Tmax est exprimé sous forme de médiane (minimum – maximum)
Absorption
Le Tmax de l’ozanimod et des principaux métabolites actifs, le CC112273 et le CC1084037, était d’environ 6 à 8 heures, 10 heures et 16 heures, respectivement. L’absorption chez les humains semble être élevée, selon la grande perméabilité de l’ozanimod et la faible quantité de radioactivité totale (0,06 % de la dose) ou d’ozanimod intact récupérée dans les fèces au cours des 24 heures suivant l’administration d’une dose unique d’ozanimod radiomarqué.
Effet des aliments :
L’administration de l’ozanimod avec un repas riche en graisses et en calories (environ 900 à 1 100 calories dont 150, 250 à 360, et 500 à 600 calories provenant respectivement des protéines, des glucides et des graisses) n’a eu aucun effet sur l’exposition à l’ozanimod (Cmax et ASC).
Distribution :
Le volume apparent moyen (CV %) de distribution de l’ozanimod (Vz/F) était de 5 590 L (27 %), ce qui indique une distribution tissulaire étendue. La proportion d’ozanimod lié aux protéines plasmatiques humaines est d’environ 98,2 %. Le CC112273 et le CC1084037 se lient aux protéines plasmatiques humaines dans une proportion d’environ 99,8 % et 99,3 %, respectivement.
Métabolisme :
L’ozanimod est métabolisé par de multiples enzymes, formant des métabolites actifs majeurs (CC112273 et CC1084037) et mineurs (RP101988, RP101075 et RP112509) en circulation,
Approved 1.0v
dont l’activité et l’affinité sélective pour les récepteurs S1P1 et S1P5 sont similaires. La voie oxydative menant à la formation du métabolite carboxylate RP101988 est médiée par l’aldéhyde déshydrogénase (ALDH)/alcool déshydrogénase (ADH) tandis que la formation du RP101075 par désalkylation est principalement assurée par le CYP3A4. Le RP101075 est soit N-acétylé par la N-acétyltransférase-2 (NAT-2) pour former le RP101442, soit désaminé par la MAO-B pour former le métabolite principal CC112273.
Le CC112273 est soit réduit pour former le CC1084037, soit soumis à une oxydation médiée par le CYP2C8 pour former le RP112509. Le CC1084037 est oxydé rapidement pour former le CC112273 par l’intermédiaire de l’aldo-kéto réductase (AKR) 1C1/1C2 et/ou des 3β- et 11β-hydroxystéroïde déshydrogénases (HSD) et est métabolisé de façon réversible en CC112273. L’interconversion oxydo-réductive entre le CC112273 et le CC1084037 favorise le CC112273 et il n’y a pas de métabolite direct du CC1084037 autre que son métabolisme en CC112273 et son élimination subséquente par cette voie. Environ 94 % de l’exposition totale au médicament actif en circulation est attribuable à l’ozanimod (6 %), au CC112273 (73 %) et au CC1084037 (15 %) chez les humains.
Élimination
La clairance orale apparente moyenne (CV %) pour l’ozanimod était d’environ 192 L/h (37 %). La demi-vie plasmatique moyenne (CV %) [t½] de l’ozanimod était d’environ 21 heures (15 %). L’état d’équilibre pour l’ozanimod a été atteint en deçà de 7 jours, avec un coefficient d’accumulation estimé, avoisinant 2 suivant une administration orale répétée de 0,92 mg une fois par jour.
La demi-vie efficace modélisée moyenne (CV %) [t½] du CC112273 était d’environ 11 jours (104 %) chez les patients atteints de SEP RR, avec un intervalle moyen (CV %) avant l’atteinte de l’état d’équilibre d’environ 45 jours (45 %) et un coefficient d’accumulation d’environ 16 (101 %). Les concentrations plasmatiques du CC112273 et de son métabolite interconvertissant direct, le CC1084037, ont diminué de façon parallèle durant la phase terminale, produisant un t½ similaire pour les deux métabolites. Le temps écoulé avant l’atteinte de l’état d’équilibre et le coefficient d’accumulation pour le CC1084037 devraient être similaires à ceux du CC112273.
Après une dose orale unique de 0,92 mg de [14C]-ozanimod, environ 26 % et 37 % de la radioactivité a été récupérée dans les urines et les fèces, respectivement, provenant principalement de métabolites inactifs. Les concentrations de l’ozanimod, du CC112273 et du CC1084037 dans l’urine étaient négligeables.
Populations et états pathologiques particuliers
- Enfants : Aucune donnée n’est disponible sur l’administration de ZEPOSIA aux enfants ou aux adolescents (< 18 ans).
- Personnes âgées : Aucune donnée pharmacocinétique n’est disponible sur l’administration de ZEPOSIA aux patients âgés de 65 ans et plus. L’innocuité et l’efficacité de ZEPOSIA chez les patients âgés de 55 ans et plus n’ont pas été établies.
- Sexe : Bien que la pharmacocinétique de population de l’ozanimod ne soit pas modifiée par le sexe, l’exposition à l’état d’équilibre (ASC) au CC112273 était environ 35 % plus faible chez les hommes que chez les femmes.
Origine ethnique : Dans une étude pharmacocinétique japonaise de transition, après l’administration répétée de ZEPOSIA à 0,92 mg, l’exposition à l’ozanimod (Cmax et
Approved 1.0v
- tau) est restée inchangée et l’exposition au CC112273 (Cmax et ASCtau) a augmenté d’environ 28 % et 43 %, respectivement, chez les sujets japonais (N = 10) par rapport aux sujets de race blanche (N = 12).
Insuffisance rénale : Dans un essai consacré à l’insuffisance rénale, après l’administration d’une dose orale unique de 0,23 mg de ZEPOSIA, l’exposition (ASCfinale) à l’ozanimod et au CC112273 a été respectivement supérieure de 27 % et inférieure de 23 %, environ, chez les sujets atteints d’insuffisance rénale terminale (N = 8) par rapport aux sujets présentant une fonction rénale normale (N = 8).
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique).
Insuffisance hépatique : Une étude menée auprès de participants atteints d’insuffisance hépatique légère (classe A de Child-Pugh; N = 8) ou modérée (classe B de Child-Pugh; N = 8) n’a révélé aucun effet notable sur la pharmacocinétique de l’ozanimod et de ses principaux métabolites actifs, le CC112273 et le CC1084037, après l’administration de la dose les jours 1, 5 et 8 suivant un schéma à dose croissante sur 8 jours comprenant des doses quotidiennes de ZEPOSIA à 0,23 mg les jours 1 à 4, à 0,46 mg les jours 5 à 7 et à 0,92 mg le jour 8. L’exposition moyenne au CC112273 et au CC1084037 libres (ASC0-fin, mesurée jusqu’à 64 jours après l’administration de la dose) a augmenté d’environ 2 fois par rapport aux sujets témoins en bonne santé (N = 8). Il est recommandé que les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) terminent le schéma à dose croissante sur 7 jours avant d’entreprendre la dose à 0,92 mg une fois tous les deux jours à partir du jour 8 (voir 4.2 Posologie recommandée et ajustement posologique).
Aucune donnée pharmacocinétique n’est disponible sur l’administration de ZEPOSIA aux patients atteints d’insuffisance hépatique sévère. L’innocuité et l’efficacité de ZEPOSIA chez les patients atteints d’insuffisance hépatique sévère n’ont pas été établies. L’administration de ZEPOSIA chez cette population de patients n’est pas recommandée (voir 4.2 Posologie recommandée et ajustement posologique).
- Fumeurs : Les résultats de la pharmacocinétique de population ont montré que l’exposition à l’état d’équilibre (ASC) au CC112273 était environ 50 % plus faible chez les fumeurs que chez les non-fumeurs. Chez les fumeurs, cette réduction de l’exposition n’a toutefois entraîné aucune différence significative sur la diminution du nombre absolu de lymphocytes et n’a eu aucune répercussion manifeste sur l’innocuité clinique.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 25 °C. Conserver à une température ne dépassant pas 25 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
Approved 1.0v
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate d’ozanimod
Nom chimique : 5-(3-{(1S)-1-[(2-hydroxyéthyl)amino]-2,3-dihydro-1H-inden-4-yl}-1,2,4-oxadiazol-5-yl)-2-[(propan-2-yl)oxy]benzonitrile, monohydrochlorure
Formule moléculaire et masse moléculaire : C23H24N4O3•HCl; 440,92
Formule de structure :
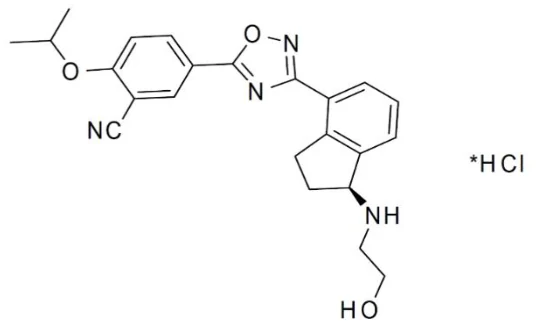
Propriétés physicochimiques : L’ozanimod est une poudre blanche à blanc cassé avec une valeur de pKa de 7,90. L’ozanimod présente une solubilité dépendant du pH dans les milieux aqueux dans tout l’intervalle des pH physiologiques. Le point de fusion est de 240 °C.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Sclérose en plaques récurrente-rémittente
Tableau 11 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pivots sur la sclérose en plaques récurrente-rémittente
| N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| SUNBEAM (RPC01-301) | Étude à répartition aléatoire, à double insu, à double placebo, contrôlée par traitement actif et avec groupes parallèles | Dose orale uniquotidienne d’ozanimod à 0,92 mg ou à 0,46 mg, ou IFN β-1a à 30 µg par injection intramusculaire (IM) hebdomadaire pendant 12 mois et plusa | ozanimod à 0,92 mg (N = 447) ozanimod à 0,46 mg (N = 451) IFN β-1a à 30 µg IM (N = 448) | 34,8 ans (18 – 55) 36,0 ans (18 – 55) 35,9 ans (18 – 55) | Femmes = 63 % Femmes = 69 % Femmes = 67 % |
Approved 1.0v
| RADIANCE (RPC01-201B) | Étude à répartition aléatoire, à double insu, à double placebo, contrôlée par traitement actif et avec groupes parallèles | Dose orale uniquotidienne d’ozanimod à 0,92 mg ou à 0,46 mg, ou IFN β-1a à 30 µg par injection IM hebdomadaire pendant 24 mois | ozanimod à 0,92 mg (N = 433) ozanimod à 0,46 mg (N = 439) IFN β-1a à 30 µg IM (N = 441) | 36,0 ans (18 – 55) 35,4 ans (18 – 55) 35,1 ans (18 – 55) | Femmes = 67 % Femmes = 65 % Femmes = 69 % |
a Le traitement a été poursuivi jusqu’à ce que tous les sujets aient reçu le produit expérimental pendant au moins 12 mois.
ZEPOSIA a été évalué dans deux essais cliniques à répartition aléatoire, à double insu, à double placebo, avec groupes parallèles et contrôlés par traitement actif, ayant une méthodologie et des critères d’évaluation similaires et menés chez des patients atteints de SEP RR traités pendant au moins 1 an (SUNBEAM – traitement poursuivi chez tous les patients jusqu’à ce que le dernier patient inscrit ait franchi 1 an de participation) et 2 ans (RADIANCE).
La dose de ZEPOSIA était de 0,92 mg et 0,46 mg administrée par voie orale une fois par jour, avec une dose initiale de 0,23 mg les jours 1 à 4, suivie d’une dose de 0,46 mg les jours 5 à 7, puis de la dose attribuée pour le jour 8 et les jours suivants. La dose d’IFN β-1a, le comparateur actif, était de 30 µg par voie intramusculaire une fois par semaine. Les deux études comprenaient des patients qui avaient subi au moins une poussée au cours de l’année précédente, ou une poussée au cours des deux années précédentes avec signes d’au moins une lésion rehaussée par le gadolinium (RGd) au cours de l’année précédente et un score à l’échelle EDSS (Expanded Disability Status Scale) de 0 à 5,0. Des évaluations neurologiques ont été effectuées avant le début du traitement, puis tous les 3 mois et au moment d’une poussée présumée. Des examens d’IRM ont été effectués avant le début du traitement (SUNBEAM et RADIANCE), à 6 mois (SUNBEAM), à 1 an (SUNBEAM et RADIANCE) et à 2 ans (RADIANCE).
Le principal critère d’évaluation des études SUNBEAM et RADIANCE était le taux annualisé de poussées (TAP) sur 12 mois pour l’étude SUNBEAM et sur 24 mois pour l’étude RADIANCE. Les principaux critères d’évaluation secondaire incluaient : 1) nombre de lésions cérébrales en hypersignal en T2 nouvelles ou élargies sur 12 mois et 24 mois; 2) nombre de lésions IRM RGd en T1 à 12 mois et 24 mois; et 3) temps écoulé avant la progression confirmée de l’incapacité, définie comme une augmentation d’au moins 1 point par rapport au score EDSS initial s’étant maintenue pendant 12 semaines. La progression confirmée de l’incapacité a été évaluée de manière prospective dans une analyse groupée des études SUNBEAM et RADIANCE. Un autre critère d’évaluation à l’IRM était le pourcentage moyen de variation du volume cérébral normalisé par rapport au départ.
Dans l’étude SUNBEAM, 1 346 patients ont été répartis aléatoirement pour recevoir ZEPOSIA à 0,92 mg (n = 447), ZEPOSIA à 0,46 mg (n = 451) ou l’IFN β-1a (n = 448); 94 % des patients traités par ZEPOSIA à 0,92 mg, 94 % des patients traités par ZEPOSIA à 0,46 mg et 92 % des patients traités par l’IFN β-1a ont terminé l’étude. L’âge moyen (médian) était de 35,6 (35) ans, 66 % des sujets étaient des femmes, le temps écoulé moyen (médian) depuis l’apparition des symptômes de la SEP était de 7 (5,2) ans et le temps écoulé moyen (ÉT) depuis le diagnostic de SEP était de 3,7 (4,4) ans. Le score EDSS moyen (médian) au départ était de 2,62 (2,5); 70 % des sujets n’avaient jamais reçu de traitement modificateur de la maladie. Au départ, le nombre moyen de poussées au cours de l’année précédente était de 1,3 et 47 % des patients
Approved 1.0v
présentaient une ou plusieurs lésions RGd en T1 (moyenne de 1,7).
La durée médiane du traitement a été de 13,6 mois.
Dans l’étude RADIANCE, 1 313 patients ont été répartis aléatoirement pour recevoir ZEPOSIA à 0,92 mg (n = 433), ZEPOSIA à 0,46 mg (n = 439) ou l’IFN β-1a (n = 441); 90 % des patients traités par ZEPOSIA à 0,92 mg, 85 % des patients traités par ZEPOSIA à 0,46 mg et 85 % des patients traités par l’IFN β-1a ont terminé l’étude. L’âge moyen (médian) était de 35,5 (35) ans, 67 % des sujets étaient des femmes, le temps écoulé moyen (médian) depuis l’apparition des symptômes de la SEP était de 6,5 (4,8) ans et le temps écoulé moyen (ÉT) depuis le diagnostic de SEP était de 3,7 (4,7) ans. Le score EDSS moyen (médian) au départ était de 2,51 (2,5); 71 % des sujets n’avaient jamais reçu de traitement modificateur de la maladie. Au départ, le nombre moyen de poussées au cours de l’année précédente était de 1,3 et 43 % des patients présentaient une ou plusieurs lésions RGd en T1 (moyenne de 1,7).
La durée médiane du traitement a été de 24 mois.
Le TAP a été significativement plus faible chez les patients traités par l’ozanimod à 0,92 mg que chez les patients qui ont reçu l’IFN β-1a à 30 µg par injection IM. Le nombre de lésions nouvelles ou élargies en T2 et le nombre de lésions RGd ont été significativement plus faibles chez les patients traités par ZEPOSIA que chez les patients qui ont reçu l’IFN β-1a.
Il n’y a pas eu de différence statistiquement significative dans la progression de l’incapacité confirmée sur trois mois et six mois entre les patients traités par ZEPOSIA et ceux traités par l’IFN bêta-1a pendant deux ans.
Les résultats des études SUNBEAM et RADIANCE sont présentés au tableau 12.
Tableau 12 – Principaux critères d’évaluation cliniques et à l’IRM chez les patients atteints de SEP RR dans les études SUNBEAM et RADIANCE
| Critères d’évaluation | SUNBEAM (≥ 1 an) | RADIANCE (2 ans) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
ZEPOSIA 0,92 mg (n = 447) % | IFN β-1a 30 µg (n = 448) % | ZEPOSIA 0,92 mg (n = 433) % | IFN β-1a 30 µg (n = 441) % | |||||||||
| Critères d’évaluation cliniques | ||||||||||||
Taux annualisé de poussées (principal critère d’évaluation) Réduction relative | 0,181 | 0,350 | 0,172 | 0,276 | ||||||||
| 48 % (p < 0,0001) | 38 % (p < 0,0001) | |||||||||||
Approved 1.0v
Proportion sans poussée Estimation de Kaplan-Meier | 78 % 0,781 (p = 0,0002)1 | 66 % 0,663 | 76 % 0,756 (p = 0,0012)1 | 64 % 0,642 | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
Proportion de patients présentant une progression de l’incapacité confirmée sur 3 mois2 Rapport des risques instantanés Réduction du risque relatif (analyse regroupée2) | 7,6 % (ZEPOSIA) p/r à 7,8 % (IFN β-1a) 0,95 p = 0,7651 | |||||||||
| 5 %; p = N.S.3 | ||||||||||
| Critères d’évaluation à l’IRM | ||||||||||
Nombre moyen de lésions en hypersignal en T2 nouvelles ou élargies par IRM4 Réduction relative | 1,465 | 2,836 | 1,835 | 3,183 | ||||||
| 48 % (p < 0,0001) | 42 % (p < 0,0001) | |||||||||
Nombre moyen de lésions RGd en T15 Réduction relative | 0,160 | 0,433 | 0,176 | 0,373 | ||||||
| 63 % (p < 0,0001) | 53 % (p = 0,0006) | |||||||||
1 Test logarithmique par rangs
2 Analyse groupée des études SUNBEAM et RADIANCE planifiée de façon prospective
3 N.S. = non significatif
4 Pendant la période de traitement
5 À la fin de la période de traitement pour chaque étude
Dans l’étude SUNBEAM à 12 mois et dans l’étude RADIANCE à 24 mois, le traitement par l’ozanimod à 0,92 mg a entraîné une réduction du pourcentage moyen de variation du volume normalisé du cerveau entier par rapport à la valeur initiale, comparativement à l’IFN β-1a par injection IM (0,41 % contre -0,61 %, et 0,71 % contre -0,94 %, respectivement; valeur nominale
Approved 1.0v
de p < 0,0001 pour les deux études).
Colite ulcéreuse
Tableau 13 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pivots menés en colite ulcéreuse
| N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| TRUENORTH-I | Étude à répartition aléatoire, à double insu et contrôlée par placebo | Schéma posologique à dose croissante sur 7 jours, suivi d’une dose orale uniquotidienne d’ozanimod à 0,92 mg ou d’un placebo jusqu’à la 10e semaine | ozanimod à 0,92 mg (N = 429) placebo (N = 216) | 41,4 ans (18 – 72) 41,9 ans (19 – 74) | Femmes = 42,9 % Femmes = 33,8 % |
| TRUENORTH-M | Étude à répartition aléatoire, à double insu, contrôlée par placebo et avec retrait thérapeutiqu e à répartition aléatoire | Dose orale uniquotidienne d’ozanimod à 0,92 mg pendant 42 semaines | ozanimod à 0,92 mg (N = 230) placebo (N = 227) | 42,4 ans (18 – 72) 43,0 ans (18 – 74) | Femmes = 49,1 % Femmes = 46,3 % |
L’efficacité et l’innocuité de l’ozanimod ont été évaluées dans deux études cliniques multicentriques, à répartition aléatoire, à double insu et contrôlées par placebo [TRUENORTH-I et TRUENORTH-M] menées auprès de patients adultes atteints de colite ulcéreuse modérée ou grave active. L’étude TRUENORTH-I incluait des patients qui ont été répartis de façon aléatoire selon un rapport de 2:1 pour recevoir l’ozanimod à 0,92 mg ou un placebo. Les patients pouvaient avoir présenté une réponse inadéquate, une perte de réponse ou une intolérance à un traitement au moyen d’un agent biologique (p. ex. un antagoniste du TNF et/ou le vedolizumab), d’un corticostéroïde et/ou d’un immunomodulateur (p. ex. la 6-mercaptopurine et l’azathioprine). Les patients devaient prendre des aminosalicylates et/ou des corticostéroïdes oraux. Dans le cadre de ces deux études, la répartition aléatoire a été effectuée par stratification selon que les patients avaient déjà reçu ou non un traitement avec un inhibiteur du TNF (oui p/r à non).
La période d’induction de 10 semaines (TRUENORTH-I) a été suivie d’une période d’entretien par retrait à répartition aléatoire de 42 semaines (TRUENORTH-M), pour un total de 52 semaines de traitement.
L’évaluation de l’activité de la maladie reposait sur le score Mayo, lequel est composé de points allant de 0 à 12, ainsi que de quatre sous-scores allant de 0 (situation normale) à 3 (activité la plus intense) : la fréquence des selles, les rectorragies, les résultats à l’endoscopie (confirmés
Approved 1.0v
par lecture centralisée) et l’évaluation globale par le médecin. La colite ulcéreuse active modérée ou grave était définie au départ (semaine 0) par un score Mayo de 6 à 12 avec sous-score endoscopique ≥ 2. Un score endoscopique de 2 était défini par un érythème franc, vascularisation non visible, avec fragilité et des érosions; un score de 3 était défini par la présence de saignements spontanés et d’ulcérations.
TRUENORTH-I
Dans l’étude TRUENORTH-I, les patients étaient répartis de façon aléatoire pour recevoir une dose orale uniquotidienne de ZEPOSIA à 0,92 mg (n = 429) ou un placebo (n = 216) en commençant avec un schéma posologique à dose croissante (voir 4.2 Posologie recommandée et ajustement posologique). Les patients recevaient également des aminosalicylates, une dose stable d’aminosalicylates (p. ex. de la mésalazine [71 %] et de la sulfasalazine [13 %]) et/ou des corticostéroïdes oraux (33 %) à une dose stable avant et pendant la période d’induction.
Au total, 30 % des patients avaient présenté une réponse inadéquate, une perte de réponse ou une intolérance à un traitement au moyen d’un anti-TNF. Parmi ces patients, 63 % avaient reçu au moins deux agents biologiques, y compris des inhibiteurs du TNF; 47 % avaient reçu un anti-intégrine (p. ex. le vedolizumab); 36 % n’avaient jamais répondu à au moins un anti-TNF; 65 % avaient présenté une perte de réponse à un anti-TNF. Quarante et un pour cent des patients n’avaient pas répondu ou présentaient une intolérance aux immunomodulateurs. À l’inclusion, les patients avaient un score Mayo médian de 9; 65 % d’entre eux avaient un score de 9 ou moins et 35 %, un score supérieur à 9.
Le principal critère d’évaluation était la rémission clinique à la semaine 10, définie par l’atteinte du score Mayo à 3 composantes: sous-score de rectorragie = 0, sous-score pour la fréquence des selles ≤ 1 (et une diminution d’au moins 1 point par rapport à la valeur initiale) et sous-score pour les résultats endoscopiques ≤ 1.
Les principaux critères d’évaluation secondaires à la semaine 10 étaient la réponse clinique, l’amélioration de l’aspect de la muqueuse à l’endoscopie et la cicatrisation de la muqueuse. La réponse clinique était définie par l’atteinte du score Mayo à 3 composantes: une diminution, par rapport à la valeur initiale, du score Mayo de 9 points ≥ 2 points et ≥ 35 %, et une diminution, par rapport à la valeur initiale, du sous-score de rectorragie ≥ 1 point ou l’obtention d’un sous-score absolu de rectorragie ≤ 1. L’amélioration de l’aspect de la muqueuse à l’endoscopie était définie par un sous-score endoscopique ≤ 1 point. La cicatrisation de la muqueuse était définie par un sous-score endoscopique ≤ 1 point et un score Geboes < 2,0.
Le Tableau 14 présente les résultats pour les critères d’évaluation de l’efficacité de l’étude TRUENORTH-I.
TRUENORTH-M
Les patients de l’étude TRUENORTH-M pouvaient avoir pris part à l’étude TRUENORTH-I ou avoir fait partie d’un groupe de patients qui ont reçu ZEPOSIA à 0,92 mg sans insu. Pour être randomisés dans l’étude TRUENORTH-M, les patients devaient avoir reçu ZEPOSIA à 0,92 mg et avoir obtenu une réponse clinique à la semaine 10. Les patients ayant présenté une réponse, dans l’un ou l’autre des groupes (457/796 = 57 %), ont de nouveau été randomisés de façon aléatoire et à double insu, selon un rapport de 1:1 afin de recevoir ZEPOSIA à 0,92 mg (n = 230) ou un placebo (n = 227) pendant 42 semaines. La durée totale de l’étude était de
Approved 1.0v
52 semaines, incluant les deux études. Les évaluations de l’efficacité étaient réalisées à la 52e semaine. Les doses d’aminosalicylates concomitants devaient rester stables jusqu’à la semaine 52. Les patients recevant une corticothérapie concomitante devaient diminuer progressivement leur dose après être entrés dans la période d’entretien.
Lors de l’inclusion dans l’étude, 35 % des patients étaient en rémission clinique, 29 % recevaient une corticothérapie et 31 % avaient déjà été traités par des inhibiteurs du TNF.
Le principal critère d’évaluation était la proportion de patients en rémission clinique à la 52e semaine. Les principaux d’évaluation secondaires à la semaine 52 étaient la proportion de patients présentant une réponse clinique, une amélioration de l’aspect de la muqueuse à l’endoscopie, une cicatrisation de la muqueuse, une rémission clinique sans prise de corticostéroїdes, ainsi que le maintien de la rémission clinique à la 52e semaine parmi ceux qui avaient obtenu une rémission clinique à la semaine 10 dans l’étude TRUENORTH-I.
Comme le montre le Tableau 14, une proportion significativement plus élevée des patients traités avec l’ozanimod présentaient une rémission clinique, une réponse clinique, une amélioration de l’aspect de la muqueuse à l’endoscopie et une cicatrisation de la muqueuse intestinale après 10 semaines, comparativement aux patients sous placebo.
Tableau 14 – Proportion de patients ayant satisfait aux critères d’efficacité durant la période d’induction de l’étude TRUENORTH-I (à la semaine 10)
ZEPOSIA 0,92 mg (N = 429) | Placebo (N = 216) | Différence entre les traitements, %a (IC à 95 %) | Valeur p | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n | % | n | % | |||||||||||||
| Rémission cliniqueb | 79 | 18 % | 13 | 6 % | 12 % (7,5, 17,2) | p = < 0,0001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 66/299 | 22 % | 10/151 | 7 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 13/130 | 10 % | 3/65 | 5 % | ||||||||||||
| Réponse cliniquec | 205 | 48 % | 56 | 26 % | 22 % (14,4, 29,3) | p = < 0,0001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 157/299 | 53 % | 44/151 | 29 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 48/130 | 37 % | 12/65 | 19 % | ||||||||||||
| Amélioration de l’aspect de la muqueuse à l’endoscopied | 117 | 27 % | 25 | 12 % | 16 % (9,7, 21,7) | p = < 0,0001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 97/299 | 32 % | 18/151 | 12 % | ||||||||||||
Approved 1.0v
| Avec exposition antérieure à un anti-TNF | 20/130 | 15 % | 7/65 | 11 % | ||
|---|---|---|---|---|---|---|
| Cicatrisation de la muqueusee | 54 | 13 % | 8 | 4 % | 9 % (4,9, 12,9) | p = < 0,001 |
| Sans exposition antérieure à un anti-TNF | 47/299 | 16 % | 6/151 | 4 % | ||
| Avec exposition antérieure à un anti-TNF | 7/130 | 5 % | 2/65 | 3 % |
IC = intervalle de confiance; TNF (tumor necrosis factor) = facteur de nécrose tumorale.
a Différence entre les traitements (corrigée en fonction des facteurs de stratification comprenant l’exposition antérieure à un antagoniste du TNF et l’utilisation d’un corticostéroïde au départ).
b Rémission clinique : sous-score de rectorragie = 0, sous-score pour la fréquence des selles ≤ 1 (+ diminution d’au moins 1 point par rapport à la valeur initiale) et sous-score endoscopique ≤ 1 (en excluant la friabilité).
c Réponse clinique : diminution du score Mayo total (trois composantes) d’au moins 2 points et d’au moins 35 % + diminution du sous-score de rectorragie d’au moins 1 point par rapport à la valeur initiale ou sous-score absolu de saignements rectaux d’un point maximum.
d Amélioration de l’aspect de la muqueuse à l’endoscopie : sous-score endoscopique Mayo d’un maximum de 1 point (en excluant la friabilité).
e Cicatrisation de la muqueuse : sous-score endoscopique Mayo d’un maximum de 1 point (en excluant la friabilité) + amélioration histologique (définie par l’absence de neutrophiles dans les cryptes épithéliales ou la lamina propria et l’absence d’augmentation du nombre d’éosinophiles, l’absence de destruction des cryptes intestinales, ainsi que l’absence d’érosions, d’ulcérations ou de tissu granulation [score Geboes < 2,0]).
Sous-scores des rectorragies et de la fréquence des selles
Une diminution des sous-scores des rectorragies et de la fréquence des selles a été constatée dès la 2e semaine, soit une semaine après que la dose a été graduellement augmentée sur 7 jours. La différence des améliorations pour ce qui est de ces sous-scores observée entre le groupe recevant le placebo et celui recevant l’ozanimod s’est élargie de la semaine 4 à la semaine 10.
Comme le montre le Tableau 15, parmi les patients ayant reçu ZEPOSIA qui avaient obtenu une réponse clinique pendant la période d’induction de 10 semaines de l’étude TRUENORTH-I (48 % et 26 % des patients ayant reçu ZEPOSIA et le placebo, respectivement), un pourcentage significativement plus élevé ont obtenu, à la 52e semaine, une rémission clinique, une réponse clinique, une amélioration de l’aspect de la muqueuse à l’endoscopie, une cicatrisation de la muqueuse, une rémission clinique sans prise de corticostéroїdes, une rémission clinique durable et un maintien de la rémission, comparativement au groupe sous placebo.
Approved 1.0v
Tableau 15 – Proportion de patients qui avaient répondu au traitement lors de la période d’induction et qui ont satisfait aux critères d’efficacité durant la période d’entretien de l’étude TRUENORTH-M (à la semaine 52)
ZEPOSIA 0,92 mg (N = 230) | Placebo (N = 227) | Différence entre les traitements, %a (IC à 95 %) | Valeur p | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n | % | n | % | |||||||||||||
| Rémission cliniqueb | 85 | 37 % | 42 | 19 % | 19 % (10,8, 26,4) | p = < 0,0001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 63/154 | 41 % | 35/158 | 22 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 22/76 | 29 % | 7/69 | 10 % | ||||||||||||
| Réponse cliniquec | 138 | 60 % | 93 | 41 % | 19 % (10,4, 28,0) | p = < 0,0001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 96/154 | 62 % | 76/158 | 48 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 42/76 | 55 % | 17/69 | 25 % | ||||||||||||
| Amélioration de l’aspect de la muqueuse à l’endoscopied | 105 | 46 % | 60 | 26 % | 19 % (11,0, 27,7) | p = < 0,001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 77/154 | 50 % | 48/158 | 30 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 28/76 | 37 % | 12/69 | 17 % | ||||||||||||
| Cicatrisation de la muqueuse e | 68 | 30 % | 32 | 14 % | 16 % (8,2, 22,9) | p = < 0,001 | ||||||||||
| Sans exposition antérieure à un anti-TNF | 51/154 | 33 % | 28/158 | 18 % | ||||||||||||
| Avec exposition antérieure à un anti-TNF | 17/76 | 22 % | 4/69 | 6 % | ||||||||||||
Approved 1.0v
| Rémission clinique sans corticostéroїdesf | 73 | 32 % | 38 | 17 % | 15 % (7,8, 22,6) | p = < 0,001 | |||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Sans exposition antérieure à un anti-TNF | 55/154 | 36 % | 31/158 | 20 % | |||||||
| Avec exposition antérieure à un anti-TNF | 18/76 | 24 % | 7/69 | 10 % | |||||||
| Maintien de la rémission clinique à la 52e semaine dans le sous-groupe de patients en rémission à la semaine 10g | 41/79 | 52 % | 22/75 | 29 % | 24 % (9,1, 38,6) | p = 0,0025 | |||||
| Sans exposition antérieure à un anti-TNF | 37/64 | 58 % | 19/58 | 33 % | |||||||
| Avec exposition antérieure à un anti-TNF | 4/15 | 27 % | 3/17 | 18 % | |||||||
IC = intervalle de confiance; TNF (tumor necrosis factor) = facteur de nécrose tumorale.
a Différence entre les traitements (corrigée en fonction des facteurs de stratification comprenant la rémission clinique et l’utilisation concomitante d’un corticostéroïde à la semaine 10).
b Rémission clinique : sous-score de rectorragie = 0, sous-score pour la fréquence des selles ≤ 1 (+ diminution d’au moins 1 point par rapport à la valeur initiale) et sous-score endoscopique ≤ 1 (en excluant la friabilité).
c Réponse clinique : diminution du score Mayo total (trois composantes) d’au moins 2 points et d’au moins 35 % + diminution du sous-score de rectorragie d’au moins 1 point par rapport à la valeur initiale ou sous-score absolu de saignements rectaux d’un point maximum.
d Amélioration de l’aspect de la muqueuse à l’endoscopie : sous-score endoscopique Mayo d’un maximum de 1 point (en excluant la friabilité).
e Cicatrisation de la muqueuse : sous-score endoscopique Mayo d’un maximum de 1 point (en excluant la friabilité) + amélioration histologique (définie par l’absence de neutrophiles dans les cryptes épithéliales ou la lamina propria et l’absence d’augmentation du nombre d’éosinophiles, l’absence de destruction des cryptes intestinales, ainsi que l’absence d’érosions, d’ulcérations ou de tissu de granulation [score Geboes < 2,0]).
f Rémission clinique sans corticostéroïdes : une rémission clinique à la semaine 52 sans utilisation de corticothérapie pendant au moins 12 semaines.
g Maintien de l’amélioration : une rémission clinique à la semaine 52 chez les patients du sous-groupe ayant présenté une rémission clinique à la semaine 10.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Dans les études de toxicologie générale à doses répétées chez le rat et le singe, l’administration orale d’ozanimod a entraîné une lymphopénie, une diminution des lymphocytes dans le thymus cortical et une diminution des lymphocytes dans la zone marginale de la rate. Ces résultats correspondent aux effets attendus des agonistes des récepteurs S1P1. L’ozanimod a également augmenté le poids des poumons et l’incidence d’infiltrats alvéolaires de mononucléaires aux doses moyenne et élevée dans les études sur le rat et le singe. La dose
Approved 1.0v
sans effet nocif dans l’étude de 39 semaines chez le singe était de 0,1 mg/kg/jour, dose pour laquelle l’exposition générale à l’ozanimod était 3,7 fois supérieure par rapport à la dose maximale recommandée chez l’humain (DMRH), tandis que l’exposition aux principaux métabolites humains était sous-thérapeutique. Les changements pulmonaires n’ont été associés à aucun signe clinique observable chez le rat ou le singe, ne se sont pas aggravés avec une administration prolongée et étaient réversibles. Outre la lymphopénie, l’ozanimod a eu un effet inhibiteur sur les réponses des anticorps IgG et IgM dépendants des cellules T chez le rat. Aucune phototoxicité potentielle in vitro n’a été observée avec l’ozanimod ou ses métabolites.
Génotoxicité : L’ozanimod et les multiples métabolites ont donné des résultats négatifs aux tests de mutagénicité bactérienne. Les tests de génotoxicité in vitro sur les mammifères ont montré que l’ozanimod et le CC112273 n’étaient pas génotoxiques alors que le CC1084037 s’est avéré clastogène. Cependant, le CC1084037 administré par gavage oral une fois par jour à des rats à des doses allant jusqu’à 1000 mg/kg/jour s’est révélé négatif pour l’induction d’érythrocytes polychromatiques micronucléés et négatif pour l’induction de dommages à l’ADN dans le foie des rats mâles et femelles. Après l’administration orale chez le rat, l’ozanimod s’est avéré négatif pour l’induction d’érythrocytes polychromatiques micronucléés. Globalement, l’ozanimod et ses métabolites ne montrent aucun potentiel génotoxique en conditions in vitro ou in vivo.
Cancérogénicité : La cancérogénicité de l’ozanimod administré par voie orale a été évaluée dans un essai biologique de 6 mois sur des souris Tg.rasH2 (8, 25 et 80 mg/kg/jour) et un essai biologique de deux ans sur des rats. Dans l’étude de 6 mois sur les souris Tg.rasH2, une augmentation statistiquement significative de l’incidence des hémangiosarcomes a été observée chez les mâles à toutes les doses et chez les femelles à la dose moyenne et élevée dans plusieurs organes. À la dose de 8 mg/kg/jour, l’exposition générale était environ 1 680 fois, 106 fois et 97 fois plus élevée que celle observée avec la DMRH de l’ozanimod, son principal métabolite inactif chez l’humain et les agonistes des récepteurs S1P1 combinés (ozanimod plus ses principaux métabolites actifs chez les humains), respectivement.
Sur la base des données publiées, on a postulé que les hémangiosarcomes induits par le siponimod (un médicament pharmacologiquement similaire) chez la souris résultent d’une stimulation chronique des cellules endothéliales par l’intermédiaire des récepteurs S1P1 (également connus sous le nom de récepteurs du gène de différenciation endothéliale [EDG pour Endothelial Differentiation Gene] 1), donnant lieu à une production soutenue de facteur de croissance placentaire 2 (PlGF2 pour Placental Growth Factor 2) et, par conséquent, à des mitoses persistantes des cellules endothéliales vasculaires. Ce récepteur est abondant sur les cellules endothéliales vasculaires et est important pour la migration, la différenciation et la survie des cellules endothéliales. En revanche, les cellules endothéliales vasculaires du rat et de l’humain n’ont pas libéré de PlGF2, ou ne l’ont fait que de façon transitoire, en réponse au siponimod, après quoi aucune stimulation soutenue ou formation d’hémangiosarcomes n’a été observée chez le rat. On ne sait pas si les mêmes phénomènes se produisent après l’administration de l’ozanimod.
Dans l’essai biologique de deux ans sur le rat, aucune augmentation de l’incidence des différents types de tumeur n’a été observée avec des doses d’ozanimod allant jusqu’à 2 mg/kg/jour, avec lesquelles l’exposition générale correspondait à 126 fois, 212 fois et 7,6 fois celle de la DMRH pour l’ozanimod, son principal métabolite inactif chez les humains et les agonistes des récepteurs de la S1P combinés (ozanimod plus ses principaux métabolites actifs), respectivement.
Approved 1.0v
Toxicologie pour la reproduction et le développement : L’administration orale d’ozanimod à des doses de 0,2, 2 et 30 mg/kg/jour à des rats mâles et femelles avant et pendant la période d’accouplement et jusqu’au jour 7 de la gestation (JG) [chez les femelles] ou la nécropsie (chez les mâles après 7 semaines d’administration) n’a eu aucun effet sur l’accouplement, la fertilité et les indices de reproduction (qualité du sperme et données sur les césariennes). La dose sans effet observé (DSEO) de l’ozanimod pour la fonction gonadique, les comportements d’accouplement, la performance reproductive et les effets en début de gestation chez le rat était donc de 30 mg/kg/jour. À cette dose, l’exposition générale estimée au médicament actif et à ses métabolites combinés (ozanimod, CC112273 et CC1084037) est environ 150 fois supérieure à celle observée avec la DMRH.
Il a été démontré que la voie de signalisation de la sphingosine 1-phosphate régule les événements cruciaux de l’embryogenèse, tels que l’angiogenèse, la cardiogenèse, la croissance des membres et la neurogenèse, tandis que le récepteur de la sphingosine 1-phosphate est connu pour jouer un rôle dans la formation des vaisseaux pendant l’embryogenèse. Les effets indésirables de l’ozanimod sur le développement embryofœtal chez le rat et le lapin, ou du moins les anomalies vasculaires, semblent liés à la pharmacologie de l’ozanimod et de ses métabolites pharmacologiquement actifs. Chez les rats, l’ozanimod à 0,2, 1 et 5 mg/kg/jour administré par gavage oral pendant l’organogenèse a été bien toléré par les mères, entraînant seulement de légers effets sur le gain de poids corporel maternel et la consommation alimentaire à la dose élevée. À la dose de 5 mg/kg/jour, on a constaté une embryotoxicité évidente avec une forte incidence de mort embryonnaire et fœtale, une légère réduction du poids fœtal moyen, une ossification retardée et des malformations chez trois fœtus présentant une anasarque et deux autres ayant des testicules mal positionnés. La dose sans effet nocif observé (DSENO) pour la toxicité embryofœtale chez le rat est de 1 mg/kg/jour, dose qui est associée à une exposition générale au médicament actif et à ses métabolites combinés (ozanimod, CC112273 et CC1084037) 3,5 fois plus élevée que celle associée à la DMRH. Chez les lapines gravides, l’ozanimod à 0,2 et 0,6 mg/kg/jour a été bien toléré, mais la dose de 2 mg/kg/jour a entraîné un avortement. La dose de 2 mg/kg/jour a entraîné une augmentation de l’incidence de mortalité embryofœtale, un seul avortement, une ossification anormale et retardée et une malformation des gros vaisseaux sanguins ou une absence du tronc artériel brachiocéphalique chez huit fœtus, et bien qu’il n’y ait eu aucun effet sur la survie embryofœtale avec la dose de 0,6 mg/kg/jour, on a tout de même observé des changements morphologiques viscéraux et squelettiques similaires à ceux observés avec la dose élevée. La DSENO pour la toxicité embryofœtale était de 0,2 mg/kg/jour. L’exposition au médicament actif et à ses métabolites combinés (ozanimod, CC112273 et CC1084037) chez le lapin était sous-thérapeutique par rapport à l’exposition associée à la DMRH. Les données sur le CC112273 et le CC1084037 provenaient d’études pharmacocinétiques de transition.
Dans une étude sur la toxicité sur le développement pré- et postnatal, des rates gravides (génération F0) ont reçu l’ozanimod par gavage oral à raison de 0,2, 0,7 et 2 mg/kg/jour du JG 6 à la mise bas et à la lactation (jusqu’au jour 20 de la lactation). L’ozanimod à des doses allant jusqu’à 2 mg/kg/jour a été bien toléré par les mères. L’administration d’ozanimod aux mères F0 à raison de 2,0 mg/kg/jour a entraîné les effets suivants chez la progéniture F1 : diminution du poids corporel chez les mâles et les femelles (de 5 à 7 % inférieur à celui du groupe témoin) pendant la lactation et après le sevrage, augmentation de l’activité motrice et allongement du cycle œstral chez les femelles F1 (5,2 jours contre 4,2 jours chez le groupe témoin). En raison des variations de pourcentage < 10 %, ou de l’absence de réponse à la dose, ou d’autres effets corrélatifs, tous ces effets ont été considérés comme non nocifs. Cependant, étant donné l’importance de la voie de signalisation de la sphingosine 1-phosphate dans la neurogenèse pendant l’embryogenèse, une évaluation plus approfondie de la morphologie du SNC et des tâches d’apprentissage et de mémorisation plus complexes que le test d’évitement passif aurait
Approved 1.0v
été appropriés. Pour les paramètres évalués dans cette étude, la DSENO pour la toxicité maternelle et pré- et postnatale était de 2,0 mg/kg/jour, ce qui représente une exposition au médicament actif et à ses métabolites combinés (ozanimod + CC112273 + CC1084037) chez le rat 5,6 fois supérieure à celle associée à la DMRH.
Approved 1.0v