


Monographie de produit - Mitoxantrone Injection USP
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux d’importance clinique |
| Intraveineuse | Solution injectable de 2 mg/mL de mitoxantrone (20 mg/10 mL, 25 mg/12,5 mL et 30 mg/15 mL) | Le métabisulfite de sodium est utilisé lors de la fabrication, mais ne se retrouve pas dans le produit fini. Pour obtenir une liste complète, veuillez consulter la section Présentation, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
Mitoxantrone injectable USP est indiqué dans le traitement :
- du cancer métastatique du sein
- de la leucémie récurrente chez l’adulte
- du lymphome
- de l’hépatome
Mitoxantrone injectable USP en association avec d’autres médicaments est indiqué dans :
- le traitement initial de la leucémie aiguë non lymphocytaire (LANL) chez l’adulte comprenant les leucémies aiguës myélogène, promyélocytaire, monocytaire et érythrocytaire.
Mitoxantrone injectable USP est un agent puissant qui ne doit être utilisé que sous la supervision de professionnels de la santé expérimentés dans l’utilisation des médicaments antinéoplasiques et le traitement du cancer du sein, de la leucémie récurrente chez l’adulte, du lymphome, de l’hépatome et de la leucémie aiguë non lymphocytaire (LANL) chez l’adulte. Une prise en charge appropriée et un traitement adéquat des complications ne sont possibles que lorsque des installations diagnostiques et thérapeutiques permettent d’exercer facilement une surveillance régulière des paramètres cliniques, hématologiques et biochimiques durant et après le traitement.
On doit fréquemment effectuer des numérations globulaires avant, pendant et après le traitement. La surveillance cardiaque est recommandée chez les patients qui ont déjà reçu des anthracyclines ou une radiothérapie médiastinale ou chez ceux qui présentent une maladie cardiaque préexistante.
ADMINISTRATION INTRATHÉCALE CONTRE-INDIQUÉE.
Personnes âgées et enfants : Aucune donnée n’est disponible.
CONTRE-INDICATIONS
- ADMINISTRATION INTRATHÉCALE CONTRE-INDIQUÉE. Après l’injection intrathécale, des cas de neuropathie ont été signalés, y compris un dysfonctionnement intestinal et vésical ainsi que la paralysie.
Mitoxantrone injectable USP est contre-indiqué chez les patients :
- qui présentent une hypersensibilité au chlorhydrate de mitoxantrone ou à l’un ou l’autre de ses composants.
- qui ont déjà manifesté une hypersensibilité aux anthracyclines.
- qui ont déjà reçu des doses importantes d’anthracyclines si la fonction cardiaque est altérée avant l’instauration du traitement (voir MISES EN GARDE ET PRÉCAUTIONS).
- qui n’ont pas récupéré à la suite d’une dépression médullaire sévère causée par un traitement antérieur à d’autres agents cytotoxiques ou par la radiothérapie.
- atteints d’insuffisance hépatique sévère.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Mitoxantrone injectable USP ne doit jamais être administré :
- par voie sous-cutanée, intramusculaire ou intra-artérielle. L’extravasation en cours d’administration peut entraîner de sévères lésions tissulaires locales.
- par injection intrathécale, celle-ci pouvant entraîner de sévères lésions accompagnées de séquelles permanentes. On a signalé des cas de neuropathie locale ou régionale, parfois irréversibles, après l’injection intra-artérielle (accidentelle) (voir CONTRE-INDICATIONS).
- lorsque le taux initial des polynucléaires neutrophiles est inférieur à 1500 cellules/mm3 sauf dans le traitement de la leucémie aiguë non lymphocytaire.
- aux patients atteints d’insuffisance hépatique sévère.
- L’usage de Mitoxantrone injectable USP en concomitance avec d’autres antinéoplasiques et/ou la radiothérapie a été associé à la constitution de la leucémie aiguë myéloblastique et du syndrome myélodysplasique (voir la section RÉACTIONS INDÉSIRABLES).
- L’administration du chlorhydrate de mitoxantrone a été associée à la cardiotoxicité; ce risque augmente avec les doses cumulatives.
- Une toxicité myocardique, dont la forme la plus sévère est une insuffisance cardiaque congestive susceptible d’être d’issue fatale, peut survenir soit en cours de traitement par le mitoxantrone ou des mois, voire des années, après la fin du traitement.
- Lorsqu’il est administré à une femme enceinte, le mitoxantrone peut entraîner des effets d’issue fatale pour le fœtus.
Généralités
Le mitoxantrone est un médicament cytotoxique actif qui ne doit être administré que par des cliniciens expérimentés dans l’utilisation d’agents antinéoplasiques qui disposent des installations requises pour la surveillance à intervalles réguliers des paramètres cliniques, hématologiques et biochimiques pendant et après le traitement.
Le mitoxantrone doit être administré lentement par perfusion intraveineuse s’écoulant librement.
Il faut prévenir les patients qui reçoivent un traitement actif que le mitoxantrone peut entraîner une coloration bleu-vert de l’urine durant les 24 heures qui suivent son administration. Deux cas de maladie des sclérotiques bleues réversible ont été signalés.
On recommande que Mitoxantrone injectable USP ne soit pas mélangé à d’autres médicaments au cours de la perfusion. Mitoxantrone injectable USP ne doit pas être mélangé avec l’héparine au cours de la même perfusion en raison du risque de formation d’un précipité (voir POSOLOGIE ET ADMINISTRATION).
Les données chez l’animal laissent supposer une dépression médullaire additive lors de l’administration concomitante d’autres antinéoplasiques, ce que corroborent les données cliniques disponibles concernant les traitements d’association. Lors d’un traitement d’association, il convient de diminuer de 2 à 4 mg/m2 la dose initiale de Mitoxantrone injectable USP recommandée en monothérapie (voir POSOLOGIE ET ADMINISTRATION).
Le mitoxantrone n’a pas été approuvé dans le traitement de la sclérose en plaques. Cependant, les patients présentant la sclérose en plaques, comme maladie intercurrente doivent subir une évaluation quantitative de la FEVG au départ, avant chaque dose et, chaque année après l’arrêt de la mitoxantrone, afin de déceler la survenue tardive de tout effet cardiotoxique. Les patients doivent être surveillés en cas de manifestations de cardiotoxicité avant chaque dose. Habituellement, les patients atteints de sclérose en plaques ne devraient pas recevoir de doses cumulatives supérieures à 100 mg/m2. Une maladie cardiovasculaire en évolution ou latente, une radiothérapie antérieure ou concomitante dans la région médiastinale ou péricardique, un traitement antérieur par d’autres anthracyclines ou anthracènediones ou l’utilisation concomitante d’autres médicaments cardiotoxiques peut accroître le risque de cardiotoxicité. On a signalé des cas de mort subite chez les patients atteints de sclérose en plaques. Le lien causal avec l’administration de mitoxantrone ne peut être écarté.
Le mitoxantrone ne doit habituellement pas être administré aux patients atteints de sclérose en plaques qui ont reçu au cours de leur vie une dose cumulative supérieure à 100 mg/m2 ou à ceux
présentant une fraction d’éjection du ventricule gauche (FEVG) inférieure à 50 % ou une diminution cliniquement significative de la FEVG.
Une altération de la fonction cardiaque est possible chez les patients atteints de sclérose en plaque traités par le mitoxantrone.
Carcinogenèse et mutagenèse : Aucune donnée n’est disponible.
Appareil cardiovasculaire
Des cas de dysfonctionnement cardiaque, comprenant l’insuffisance cardiaque congestive et une diminution de la fraction d’éjection du ventricule gauche (FEVG), ont été signalés pendant le traitement par le mitoxantrone ainsi que pendant les mois, voire les années, qui ont suivi l’arrêt du traitement. Le risque de cardiotoxicité augmente lorsque les doses sont cumulatives.
On recommande d’évaluer la FEVG (par échocardiographie ou scintigraphie séquentielle synchronisée [MUGA]) avant l’administration de la dose initiale de mitoxantrone. On recommande également d’effectuer des évaluations subséquentes de la FEVG en présence de signes ou de symptômes d’insuffisance cardiaque congestive et avant l’administration de chaque dose lorsque le patient a reçu une dose cumulative supérieure à 100 mg/m2.
On sait que l’insuffisance cardiaque congestive symptomatique survient chez 2,6 % des patients atteints de cancer recevant une dose cumulative allant jusqu’à 140 mg/m2. Lors d’essais comparatifs menés auprès de sujets atteints de cancer, le taux de probabilité cumulatif global d’une diminution modérée ou sévère de la FEVG à cette dose était de 13 %. Ces épisodes cardiaques peuvent être plus courants chez les patients ayant reçu un traitement antérieur par des anthracyclines ou des anthracènediones, ayant pris en concomitance d’autres médicaments cardiotoxiques, ayant reçu ou recevant une radiothérapie dans la région médiastinale ou péricardique, ou présentant une maladie cardiovasculaire en évolution ou latente, ce qui peut accroître le risque de cardiotoxicité. En raison du risque d’effets cardiaques chez les patients ayant reçu antérieurement la daunorubicine ou la doxorubicine, on doit soupeser les risques et les bienfaits de l’administration du mitoxantrone chez ces patients avant d’instaurer le traitement.
On recommande donc de surveiller les signes de cardiotoxicité chez ces patients et de leur poser des questions sur les symptômes d’insuffisance cardiaque avant d’instaurer le traitement. On recommande en outre de surveiller la fonction cardiaque à intervalles réguliers en tenant compte du degré d’exposition de chaque patient à ces facteurs de risque cardiaque. Une faible proportion des rapports de biopsie endomyocardique ont révélé des changements correspondant à une toxicité par les anthracyclines chez des patients traités par le mitoxantrone qui n’avaient pas reçu de traitement antérieur par des anthracyclines.
Le mitoxantrone peut entraîner une cardiotoxicité à des doses cumulatives moindres en présence ou non de facteurs de risque cardiaque.
L’insuffisance cardiaque congestive aiguë peut survenir à l’occasion lors du traitement de la LANL (leucémie aiguë non lymphocytaire).
Fertilité
Les femmes traitées par Mitoxantrone injectable USP présentent un risque accru d’aménorrhée transitoire ou persistante.
Aucune donnée n’est disponible pour les hommes; cependant, on a observé une atrophie testiculaire tubulaire et une baisse du nombre de spermatozoïdes chez l’animal.
Par conséquent, la préservation de gamètes doit être envisagée avant le début du traitement par le mitoxantrone.
Hématologie
L’administration de mitoxantrone à des doses élevées (> 14 mg/m2 pendant 3 jours) entraîne une dépression médullaire prononcée. Puisque toute dose de mitoxantrone peut entraîner une dépression médullaire [voir RÉACTIONS INDÉSIRABLES], il faut l’utiliser avec prudence chez les patients dont l’état général est affaibli ou présentant déjà une dépression médullaire quelle qu’en soit la cause. Le mitoxantrone ne doit pas être administré lorsque le taux initial des polynucléaires neutrophiles est inférieur à 1 500 cellules/mm3 sauf dans le traitement de la leucémie aiguë non lymphocytaire. Il faut avoir à sa disposition du sang et des produits sanguins pour le traitement de soutien des patients pendant la période prévue d’hypoplasie médullaire et de dépression médullaire sévère. Il faut particulièrement s’assurer du plein retour à la normale des paramètres hématologiques avant d’entreprendre le traitement de consolidation (si traitement il y a), et il faut surveiller étroitement les patients pendant cette phase.
La fréquence de la dépression médullaire osseuse, principalement du nombre de leucocytes, est élevée, ce qui nécessite une surveillance hématologique minutieuse. Après l’administration de doses recommandées de mitoxantrone, la leucopénie est habituellement passagère, atteignant son nadir environ 10 jours après le traitement, la récupération se produisant habituellement vers le 21e jour. Après le traitement, on peut s’attendre à ce que le nombre de leucocytes descende jusqu’à 1500 par mm3, mais il chute rarement à moins de 1000 par mm3 à la posologie recommandée. Afin de surveiller l’apparition d’une dépression médullaire osseuse, principalement d’une neutropénie, susceptible d’être sévère et d’entraîner une infection, on recommande d’effectuer de fréquentes numérations globulaires du sang périphérique chez tous les patients traités par le mitoxantrone. Il faut surveiller le nombre d’hématies et de plaquettes puisqu’une réduction de ces éléments peut aussi survenir. La toxicité hématologique peut dicter une diminution de la dose de mitoxantrone ou l’interruption ou le report du traitement.
Il faut informer les patients des signes et des symptômes de la dépression médullaire.
L’usage concomitant d’inhibiteurs de la topoisomérase II, y compris le mitoxantrone, d’autres antinéoplasiques et/ou de la radiothérapie a été associé à la constitution de la leucémie aiguë myéloblastique (LAM) et du syndrome myélodysplasique (SMD).
On a signalé la leucémie myélogène aiguë (LAM) secondaire chez des patients atteints de cancer traités par des anthracyclines. Le mitoxantrone est un anthracènedione, un médicament apparenté. L’apparition d’une leucémie secondaire réfractaire est plus courante lorsque les anthracyclines sont administrées à des doses croissantes, ou en association avec des antinéoplasiques endommageant l’ADN, ou lorsque les patients ont reçu auparavant de fortes doses de médicaments cytotoxiques. Chez 1774 patients atteints d’un cancer du sein et ayant reçu le mitoxantrone en association avec d’autres agents cytotoxiques et la radiothérapie, le risque cumulatif de leucémie myélogène aiguë reliée au traitement après 5 et 10 ans était évalué à 1,1 % et à 1,6 %, respectivement.
Des rapports émis après la commercialisation du produit font état de cas de leucémie aiguë, dont certains d’issue fatale, à la suite du traitement par le chlorhydrate de mitoxantrone chez des patients atteints de sclérose en plaques.
Atteinte hépatique/biliaire/pancréatique
L’innocuité du mitoxantrone en présence d’insuffisance hépatique n’est pas établie. Le traitement avec le mitoxantrone chez des patients qui présentent des anomalies de la fonction hépatique n’est pas recommandé, car la clairance du mitoxantrone est réduite par l’insuffisance hépatique et aucune épreuve de laboratoire ne peut prédire la clairance du médicament ni les ajustements posologiques nécessaires.
Le mitoxantrone ne doit pas être administré en présence de dysfonctionnement hépatique sévère (voir CONTRE-INDICATIONS) ni d’indice fonctionnel médiocre. Si l’indice fonctionnel est favorable, une dose réduite de mitoxantrone peut être administrée sous surveillance attentive. L’insuffisance hépatique diminue la clairance du mitoxantrone. Chez les patients atteints de dysfonctionnement hépatique sévère (bilirubine supérieure à 3,4 mg/dL), l’ASC est plus du triple de celle des patients présentant une fonction hépatique normale qui reçoivent la même dose. On recommande une surveillance attentive lors du traitement des patients atteints d’insuffisance hépatique.
Système immunitaire
Les sulfites peuvent causer des réactions de type allergique, y compris des symptômes anaphylactiques et un bronchospasme chez les personnes prédisposées, surtout celles ayant des antécédents d’asthme ou d’allergie.
L’immunisation effectuée pendant un traitement par le mitoxantrone peut se révéler inefficace. L’immunisation au moyen de vaccins à virus vivants n’est généralement pas recommandée. On a montré que la réponse immunitaire est minime après l’administration d’un vaccin à des patients traités par des agents immunosuppresseurs. La vaccination au moyen de virus vivants peut entraîner des réactions sévères comme la vaccine gangréneuse, la vaccine généralisée ou la mort.
Lors de l’administration d’agents immunosuppresseurs, la réponse immunitaire à l’infection est réduite. On doit administrer le traitement des infections générales en même temps que le traitement par Mitoxantrone injectable USP ou immédiatement avant le début de celui-ci.
Appareil génito-urinaire
L’hyperuricémie peut résulter de la lyse rapide des cellules tumorales par le mitoxantrone. Il convient de surveiller les taux sériques d’acide urique et d’instaurer un traitement hypo-uricémiant avant le début du traitement antileucémique.
Dépendance/tolérance, Oreille/nez/gorge, Système endocrinien/métabolisme, Appareil gastro-intestinal, Système nerveux, Yeux, Considérations périopératoires, Effets psychiatriques, Reins, Poumons, Sensibilité/résistance, Fonction sexuelle/reproduction, Peau : Aucune donnée n’est disponible.
Populations particulières
Femmes enceintes :
Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. On doit prévenir la patiente enceinte ou qui le devient durant le traitement des risques possibles pour le fœtus lorsque ce médicament est administré durant la grossesse. Il faut recommander aux femmes en âge de procréer d’éviter de devenir enceintes. Avant l’administration de chaque dose, les femmes capables de procréer biologiquement doivent subir un test de grossesse dont le résultat doit être connu avant l’administration du médicament.
Le mitoxantrone peut avoir des effets néfastes sur le fœtus lorsqu’il est administré à une femme enceinte. On a observé une fréquence plus élevée de faible poids de naissance et de retard du développement des reins chez les ratons de rates traitées par une dose égale ou supérieure à 0,1 mg/kg (0,05 fois la dose recommandée chez l’humain en mg/m2). Chez les lapines recevant une dose égale ou supérieure à 0,01 mg/kg (0,01 fois la dose recommandée chez l’humain en mg/m2), on a observé une augmentation de la fréquence des naissances prématurées. Le mitoxantrone n’a pas produit d’effets tératogènes chez les lapins.
Femmes qui allaitent
Le mitoxantrone est excrété dans le lait humain et des concentrations importantes (18,0 ng/mL) ont été signalées durant les 28 jours suivant la dernière administration. Comme les nourrissons risquent d’avoir des réactions indésirables graves au mitoxantrone, il faut interrompre l’allaitement au sein avant le début du traitement.
Personnes âgées et enfants : Aucune donnée n’est disponible.
Surveillance et épreuves de laboratoire
*Au cours du traitement et en présence de signes et de symptômes d’infection, on fera un dosage sérié de la numération globulaire complète, y compris du nombre de plaquettes. D’après les résultats obtenus, des ajustements posologiques pourraient s’imposer (voir POSOLOGIE ET ADMINISTRATION).
*Il faut aussi effectuer des tests de l’exploration fonctionnelle hépatique avant chaque cure. On ne recommande pas l’administration de mitoxantrone lorsque les résultats des tests de l’exploration fonctionnelle hépatique révèlent des anomalies puisque, dans ce cas, la clairance du mitoxantrone est réduite et qu’aucune épreuve de laboratoire ne peut prédire la clairance du médicament ni les ajustements posologiques.
*Il convient de surveiller les taux sériques d’acide urique et d’instaurer un traitement hypo-uricémiant avant le début du traitement antileucémique.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Réactions graves ou menaçantes pour la vie
La mort soudaine a été signalée chez des patients atteints de sclérose en plaques.
Hématologie
Après l’administration de doses recommandées de mitoxantrone, une leucopénie plus ou moins importante est prévisible. Lorsqu’on administre le médicament tous les 21 jours, il est rare que le nombre de globules blancs diminue à moins de 1000/mm3; la leucopénie est habituellement transitoire, atteignant son nadir 10 jours environ après l’administration, la récupération se produisant habituellement vers le 21e jour. On a signalé des cas de LAM et de syndrome myélodysplasique secondaires après une chimiothérapie par divers inhibiteurs de l’ADN-topoisomérase II, dont le mitoxantrone. Les caractéristiques de la LAM comprennent une période de latence de moins de 3 ans, une brève phase préleucémique et des altérations cytogéniques non spécifiques incluant des anomalies chromosomiques.
La thrombocytopénie et, plus rarement, l’anémie peuvent survenir. La dépression médullaire peut être plus sévère et prolongée chez des patients ayant été préalablement exposés à une chimiothérapie ou à une radiothérapie importante ou chez des patients affaiblis.
Les effets secondaires observés le plus fréquemment sont les nausées et les vomissements, bien que, dans la majorité des cas, ces symptômes soient bénins (OMS, grade 1) et transitoires. L’alopécie peut se produire, mais elle est le plus souvent légère et réversible après l’arrêt du traitement.
D’autres effets secondaires ont été signalés à l’occasion, notamment : réactions allergiques, anaphylactiques/anaphylactoïdes (y compris, le choc anaphylactique), douleurs abdominales, aménorrhée, anorexie, constipation, diarrhée, dyspnée, pneumonie interstitielle, fatigue, faiblesse, fièvre, changements pondéraux, œdème, saignements gastro-intestinaux, stomatite/inflammation des muqueuses, infection, infection des voies urinaires, infection des voies respiratoires supérieures, pneumonie, hypoplasie médullaire, granulocytopénie, neutropénie, hémorragie ou contusion, saignements, nombre anormal de leucocytes,
hépatotoxicité, néphrotoxicité, coloration bleu-vert des urines et effets secondaires neurologiques non spécifiques comprenant somnolence, confusion, céphalées, anxiété et paresthésie. On a rarement signalé des cas de nécrose tissulaire à la suite d’une extravasation.
Des modifications des résultats des épreuves de laboratoire ont été que rarement observées, par exemple : élévation des concentrations des enzymes hépatiques, élévation du taux de créatinine sérique et de l’azote uréique du sang (on a signalé, à l’occasion, des cas d’insuffisance hépatique sévère chez des patients atteints de leucémie).
Appareil cardiovasculaire
Les effets cardiovasculaires, dont la signification clinique n’a été qu’occasionnelle, comprennent les suivants : diminution de la fraction d’éjection ventriculaire gauche (déterminée par scintigraphie ECHO ou MUGA), cardiomyopathie, modifications de l’ECG et arythmie aiguë. Des cas d’insuffisance cardiaque congestive ont également été signalés. Dans l’ensemble, ces patients ont bien réagi à l’administration de digoxine ou de diurétiques. La fréquence des épisodes cardiaques augmente chez les patients atteints de leucémie; le rôle direct du mitoxantrone dans ces cas est difficile à évaluer, car la plupart des patients ont reçu antérieurement des anthracyclines et ont souvent présenté des complications dues à l’anémie, à la fièvre, à la septicémie et aux traitements par injection intraveineuse. On a également signalé à l’occasion des cas de bradycardie sinusale, d’infarctus du myocarde et d’hypotension.
Des patients leucémiques ayant reçu une seule cure de 12 mg/m2 par voie intraveineuse une fois par jour pendant 5 jours ont présenté les intoxications médicamenteuses suivantes : ictère ou hépatite modéré ou sévère dans 8 % des cas, nausées ou vomissements d’intensité moyenne dans 8 % des cas, stomatite ou inflammation des muqueuses modérée ou sévère dans 9 à 29 % des cas, diarrhée dans 9 à 13 % des cas et alopécie modérée ou sévère dans 11 % des cas.
Les effets dermatologiques comprennent l’extravasation au point de perfusion, pouvant causer érythème, enflure, douleur, brûlure, éruptions cutanées ou coloration bleue de la peau. L’extravasation peut entraîner une nécrose tissulaire nécessitant un débridement et une greffe cutanée. On a également signalé une phlébite au point de perfusion.
Les réactions moins courantes comprennent le syndrome de lyse tumorale (caractérisé par l’hyperuricémie, l’hyperkaliémie, l’hyperphosphatémie et l’hypocalcémie) observé en de rares occasions pendant la chimiothérapie par le mitoxantrone en monothérapie ou en association, la pigmentation des ongles et l’onycholyse ainsi que la coloration bleue réversible des sclérotiques.
Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux notés en pratique et ne doivent pas être comparés aux taux signalés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
L’expérience acquise au cours des essais cliniques a permis d’établir l’intervalle posologique, l’efficacité et le profil d’innocuité de Mitoxantrone injectable USP.
Une dose unique peut être administrée de façon intermittente toutes les 3 à 4 semaines. La dose initiale recommandée dans le traitement des patients à bon risque est de 14 mg/m2.
Les résultats suivants concernant l’efficacité et l’innocuité proviennent de l’analyse de données.
Efficacité
Cancer du sein : Il existe des données sur l’efficacité du médicament provenant de 349 patientes atteintes d’un cancer du sein métastatique ou avancé localement. Les résultats reposent sur de nombreux facteurs prédisposants, notamment une chimiothérapie ou une radiothérapie antérieure, l’état de santé des patients, les sites des métastases et la posologie de l’agent utilisé. Lors d’une étude multicentrique européenne portant sur l’administration en monothérapie de l’agent en première intention à une dose initiale de 14 mg/m2, le taux global de réponse a été de 39 %, ce qui se compare favorablement au traitement par une dose de 60 à 75 mg/m2 de doxorubicine administrée à des patients dont la maladie était à un stade similaire. Dans une étude visant à comparer directement le médicament à la doxorubicine en traitement de deuxième intention du cancer du sein chez des patientes qui avaient connu un échec thérapeutique lors de l’administration d’un traitement standard de première intention, le taux de réponse a été de 27 % pour le mitoxantrone et de 23 % pour la doxorubicine. La durée moyenne de la réponse observée après l’administration du mitoxantrone a été plus importante que celle signalée après l’administration de la doxorubicine. Des réponses ont été observées à tous les principaux sites métastatiques, y compris les ganglions lymphatiques, les poumons, les os, la peau et les viscères, chez des patientes ayant reçu ou non une hormonothérapie antérieure. Les données disponibles semblent indiquer que l’efficacité du mitoxantrone est comparable à celle de la doxorubicine dans le traitement du cancer du sein à un stade avancé. La dépression médullaire au cours du traitement administré tous les 21 jours est comparable à celle observée lors de l’administration de la doxorubicine. L’administration répétée du mitoxantrone en monothérapie, dans certains cas durant plus de 12 cycles a été associée à une excellente tolérance et à une réponse favorable. La résistance croisée est incomplète entre le mitoxantrone et la doxorubicine puisque des réponses ont été observées chez des patients ayant connu un échec thérapeutique sous doxorubicine ou une rechute après une réaction favorable à ce médicament. Un programme continu d’essais cliniques d’envergure portant sur le traitement d’association a également démontré dès le début des résultats favorables tant sur le plan de l’efficacité que de l’innocuité. Dans sept études, plus de 100 cycles de traitement d’association ont été administrés à 77 patients.
Indications supplémentaires
Au total, 966 patients ont été traités avec le mitoxantrone pour trois autres types de cancer dont 259 étaient atteints d’un lymphome non hodgkinien (LNH), 546, d’une leucémie et 161, d’un hépatome. Le tableau suivant indique la répartition de ces 966 patients.
Répartition des patients
Indication
Études parrainées par Lederle (Nbre de patients traités) | Études indépendantes mentionnées dans la documentation (Nbre de patients traités) | |
| LHN | 186 | 73 |
| Leucémie (y compris les cas pédiatriques) | 282 | 264 |
| Hépatome | 75 | 86 |
| Total | 543 | 423 |
Lymphome non hodgkinien : Trois études importantes ont évalué l’administration par voie intraveineuse, toutes les 3 semaines, d’une dose de 14 mg/m2 de mitoxantrone en monothérapie, à 148 patients souffrant d’un lymphome non hodgkinien avancé récurrent ou rebelle. Parmi les 127 patients dont on a pu évaluer la réponse au cours de deux essais, 10 ont présenté une réponse complète (RC) et 42, une réponse partielle (RP), soit un taux global de réponse thérapeutique de 41 %. La durée moyenne de la réponse au cours de l’étude multicentrique (122 patients évaluables) a été de 195 jours. La réponse a duré plus de un an chez bon nombre de patients. On a observé une réponse pour tous les sous-types histologiques de lymphome non hodgkinien. La réponse observée après l’administration du mitoxantrone était indépendante de toute chimiothérapie et tout traitement antérieurs à la doxorubicine. Ces données révèlent qu’il n’y a pas de résistance croisée complète entre le mitoxantrone et d’autres médicaments, y compris les anthracyclines.
Le mitoxantrone a été évalué en association avec d’autres agents dans le traitement du lymphome non hodgkinien. Au total, 28 patients ont reçu divers schémas posologiques. Au cours d’un essai comparatif sur le traitement de première intention, on a comparé l’administration d’une dose intermédiaire de méthotrexate et de leucovorine (comme antidote électif) en association avec la bléomycine, la doxorubicine, la cyclophosphamide, la vincristine et le dexaméthasone (m-BACOD) à celle de la même association, mais cette fois-ci avec 10 mg/m2 de mitoxantrone à la place de la doxorubicine (m-BNCOD). On a observé 4 réponses partielles (RP) chez 6 patients évaluables avec m-BNCOD et 3 RP chez 6 patients avec m-BACOD. L’association du mitoxantrone, administré à une dose de 10 mg/m2 par jour pendant 3 jours, de la vincristine et de la dexaméthasone (NOD) a entraîné 3 RP chez 5 patients évaluables. Un autre essai comparatif sur le traitement de première intention vient tout juste de commencer. Il vise à comparer l’association cyclophosphamide, vincristine, prednisone et doxorubicine (CHOP) à la même association où une dose de 10 mg/m2 de mitoxantrone remplace la doxorubicine (CNOP).
L’administration de 5 mg/m2 par jour de mitoxantrone durant 3 jours, aux 3 semaines, a entraîné 1 RC et 2 RP chez 8 patients évaluables atteints d’un lymphome non hodgkinien; 10 patients participaient à l’essai. Plusieurs autres études tirées de la littérature, mais non parrainées par Lederle, confirment l’action du mitoxantrone dans le traitement du lymphome non hodgkinien.
Leucémie : Quatre études importantes, parrainées par Lederle, ont évalué l’effet du mitoxantrone en monothérapie chez 181 adultes atteints de leucémie aiguë non lymphocytaire (LANL) rebelle ou récurrente ou de leucémie myéloïde (LMC) en phase blastique. Le mitoxantrone a été administré par voie intraveineuse à des doses quotidiennes variant de 8 à 12 mg/m2, pendant 5 jours, toutes les 3 semaines. Un effet lié à la dose a été manifeste. L’effet
optimal a été observé à la dose de 12 mg/m2 par jour, pendant 5 jours. À cette dose, 19 RC ont été observées chez 49 adultes évaluables atteints de LANL récurrente, ce qui représente un taux global de réponse de 39 %. La durée médiane de la réponse complète dans l’étude la plus vaste (121 patients) portant sur la monothérapie a été de 98 jours. Plusieurs patients ont été en rémission pendant plus de un an.
Quatre études regroupant 63 patients ont évalué le mitoxantrone administré en association avec d’autres agents dans le traitement de la leucémie. Le plus haut taux de réponse complète, soit 49 % (11 RC chez 23 patients évaluables atteints de LANL), a été observé lorsque le mitoxantrone était administré à une dose de 10 à 12 mg/m2 par jour, pendant 3 jours, en association avec une dose de 100 mg/m2 par jour, pendant 7 jours, de cytosine arabinoside. Lorsque le mitoxantrone a été administré à une dose de 10 mg/m2 par jour, pendant 5 jours, en association avec la même posologie de cytosine arabinoside, on a observé 2 cas de RC chez 8 patients évaluables. L’administration à des patients atteints de leucémie lymphocytaire aiguë de 10 mg/m2 jour de mitoxantrone, pendant 3 jours, en association avec la vincristine et la prednisone, a entraîné 10 réponses chez 16 patients évaluables, soit un taux de réponse de 62,5 %.
On a également observé l’effet du médicament dans le traitement de la LMC en phase blastique. Comme il n’existe aucun traitement standard pour cette maladie, caractérisée par une moelle osseuse jamais véritablement normale, les RC et RP ont été considérées comme des preuves d’efficacité. La dose optimale de mitoxantrone de 12 mg/m2 par jour, pendant 5 jours, a entraîné 6 réponses chez 17 patients évaluables.
L’expérience chez les enfants atteints de leucémie est limitée. Vingt-quatre patients ont reçu des doses de 6 à 8 mg/m2 par jour de mitoxantrone, pendant 5 jours. On a signalé 3 réponses chez les 24 enfants évaluables.
Quatorze adultes atteints de leucémie ont reçu de 20 à 37 mg/m2 de mitoxantrone, une fois toutes les 2 semaines. Aucune réponse n’a été observée avec ce schéma posologique.
Plusieurs autres études issues de la littérature confirment l’effet du mitoxantrone dans le traitement de la LANL et de la LMC en phase blastique.
Hépatome : Lederle a parrainé 3 essais cliniques sur l’administration du mitoxantrone dans le traitement de l’hépatome. Dans 2 des études, une dose de 12 mg/m2 de mitoxantrone a été administrée par voie intraveineuse toutes les 3 semaines à 65 patients. Dans l’autre étude, il a été administré à 10 patients, par perfusion continue dans l’artère hépatique, à une dose de 6 à 10 mg/m2 par jour pendant trois jours consécutifs, toutes les 3 semaines. Puisque les patients atteints d’hépatome ont une courte espérance de vie, la stabilisation de la maladie a été incluse avec les réponses complètes ou partielles dans l’évaluation de l’efficacité du médicament. Dans le cadre de ces 3 études, le taux global de réponse a été de 46,7 % (11 RC et RP + 10 stabilisations de la maladie chez 45 patients évaluables). D’autres études, non parrainées par Lederle, ont confirmé l’effet de ce médicament. La durée des réponses a été de 3 à 52 semaines.
Innocuité
Tableau 1 – L’innocuité du mitoxantrone comparativement aux anthracyclines chez 989 patients
Mitoxantrone (%) | Anthracyclines (doxorubicine) (%) | |
Effets secondaires aigus courants : Nausées et/ou vomissements Stomatite/inflammation des muqueuses Alopécie | 3,5 %, cas sévères ou très sévères 0,3 %, cas sévères ou très sévères 0,9 %, cas sévères ou très sévères 15 % dans l’ensemble | De 10 à 15 % Non disponible 85 %, cas sévères ou très sévères 100 % dans l’ensemble |
Les données sur le profil d’innocuité global du mitoxantrone (issues de 989 patients) ont démontré les avantages du mitoxantrone par rapport aux anthracyclines, tant en ce qui a trait à la qualité de la vie qu’à la sécurité à long terme des patients. La majorité des effets secondaires du mitoxantrone sont bénins. Au cours des études cliniques, on a rarement dû arrêter le traitement par le mitoxantrone pour des raisons de toxicité. Un certain nombre de patients n’ont signalé aucun effet secondaire. En outre, le risque relativement faible d’effets secondaires graves a permis de traiter les patients en consultation externe. Les effets secondaires aigus les plus courants ont été les nausées et/ou les vomissements (seulement 3,5 % de cas sévères ou très sévères avec le mitoxantrone, comparativement à 10 à 15 % avec la doxorubicine), la stomatite/inflammation des muqueuses (seulement 0,3 % de cas sévères ou très sévères avec le mitoxantrone) et l’alopécie (seulement 0,9 % de cas sévères ou très sévères et 15 % dans l’ensemble avec le mitoxantrone, comparativement à 85 % de cas sévères ou très sévères et 100 % dans l’ensemble chez les patients recevant la doxorubicine). Des réactions locales graves ont été rarement signalées après l’extravasation du mitoxantrone au point de perfusion.
Quant à la dépression médullaire, la dose initiale de mitoxantrone de 14 mg/m2, toutes les 3 semaines, a été bien tolérée chez les patients à bon risque. Les cas sévères de dépression médullaire ont été rares. Le nadir médian des leucocytes, lors d’une étude européenne portant sur l’administration du médicament en deuxième intention, était de 2,5 x 10³; dans une étude européenne portant sur l’administration en première intention, seulement 4,8 % (2/42) des patients ont connu un nadir inférieur à 1 000. Le nadir se produit habituellement vers le 10e ou le 11e jour et les valeurs reviennent à la normale dans les 21 jours, à temps pour l’administration du traitement ultérieur. Après de multiples cures par le mitoxantrone, le nadir des leucocytes et des plaquettes ne descend pas au-delà des valeurs observées au cours des premiers cycles, indiquant que le mitoxantrone n’exerce pas d’effets cumulatifs, ni permanents sur les réserves de moelle osseuse.
Le mitoxantrone possède un profil d’innocuité exceptionnel et il a été bien toléré par les patients atteints de lymphome non hodgkinien, de leucémie, d’hépatome ou de cancer du sein. Toutefois, en raison de la physiopathologie de la leucémie et des doses plus élevées de mitoxantrone administrées, le profil d’innocuité dans ce cas a différé de celui associé au traitement de la LNH et de l’hépatome (voir RÉACTIONS INDÉSIRABLES). Les effets les plus sévères et les plus menaçants pour la vie du patient, soit l’hémorragie et l’infection, sont des complications morbides connues de la leucémie aiguë. Bon nombre des épisodes de dysfonctionnement
hépatique étaient probablement reliés à l’augmentation du taux de bilirubine et à une exposition accrue aux virus de l’hépatite, en raison des nombreuses transfusions sanguines requises pour le traitement de cette maladie.
Cardiotoxicité : Lors d’essais expérimentaux portant sur l’administration de doses uniques intermittentes, les patients ayant reçu une dose cumulative allant jusqu’à 140 mg/m2 présentaient un taux de probabilité cumulatif de 2,6 % d’insuffisance cardiaque congestive. Le taux de probabilité cumulatif total d’une diminution modérée à grave de la FEVG à cette dose a été de 13 % lors d’essais comparatifs. À titre de comparaison, la doxorubicine a été associée à une cardiomyopathie chronique et à une insuffisance cardiaque congestive irréversible chez 11 % des patients ayant reçu 9 cures ou plus de ce médicament selon le schéma thérapeutique habituel (60 mg/m2, toutes les 3 semaines).
Insuffisance hépatique : L’insuffisance hépatique diminue la clairance du mitoxantrone. Chez les patients présentant un dysfonctionnement hépatique sévère (bilirubine supérieure à 3,4 mg/dL), l’ASC est plus du triple de celle des patients présentant une fonction hépatique normale et recevant la même dose. La prudence s’impose lors du traitement de patients atteints d’insuffisance hépatique; un ajustement posologique pourrait être de mise. Le mitoxantrone ne doit pas être administré en présence de dysfonctionnement hépatique sévère (voir CONTRE-INDICATIONS).
Résultats anormaux de l’hématologie et de la chimie clinique
Voir EFFETS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS.
La mort soudaine a été signalée chez des patients atteints de sclérose en plaques. Le lien causal avec l’administration du mitoxantrone est inconnu.
Effets indésirables signalés après la commercialisation
L’administration en association ou en monothérapie du mitoxantrone a été liée à la constitution de la leucémie aiguë myéloblastique (LAM) et du syndrome myélodysplasique (SMD) (voir MISES EN GARDE ET PRÉCAUTIONS : Hématologie)
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Peu de données sont disponibles sur les interactions du mitoxantrone avec d’autres médicaments, les aliments, les produits à base d’herbes médicinales, les épreuves de laboratoire et le mode de vie.
Interactions médicament-médicament
Il ne faut pas mélanger le mitoxantrone et l’héparine dans la même solution de perfusion puisqu’un précipité pourrait se former. Puisqu’on ne dispose d’aucune donnée précise sur la
compatibilité, on recommande de ne pas mélanger le mitoxantrone et d’autres médicaments dans la même solution de perfusion.
L’insuffisance cardiaque congestive (ICC) peut devenir plus fréquente chez les patients qui ont déjà été traités au moyen d’anthracyclines ou d’anthracènediones, qui ont concomitamment utilisé d’autres médicaments cardiotoxiques, qui ont déjà reçu ou qui reçoivent de la radiothérapie à la région médiastinale/péricardique ou qui souffrent d’une maladie cardiaque évolutive ou silencieuse, évoquant un risque de cardiotoxicité peut-être plus grand chez ces patients.
Compte tenu du risque d’effets cardiaques possibles chez les patients qui ont déjà été traités par daunorubicine ou doxorubicine, le rapport bénéfices : risques du traitement par mitoxantrone chez ces patients doit être évalué avant le début du traitement.
Lorsqu’ils sont utilisés concomitamment avec d’autres antinéoplasiques et/ou de la radiothérapie, les inhibiteurs de la topoisomérase II, dont la mitoxantrone, ont été associés à l’installation d’une leucémie myéloïde aiguë (LMA) et d’un syndrome myélodysplasique (SMD). (Voir EFFETS INDÉSIRABLES : Hématologie.)
Interactions médicament-aliment, Interactions médicament-produit à base d’herbes médicinales, Effets du médicament sur les épreuves de laboratoire et Effets du médicament sur le mode de vie : Aucune donnée n’est disponible.
POSOLOGIE ET ADMINISTRATION
Mitoxantrone injectable est un agent puissant qui ne doit être utilisé que sous la supervision de professionnels de la santé expérimentés dans l’utilisation des médicaments antinéoplasiques et le traitement du cancer du sein, de la leucémie récurrente chez l’adulte, du lymphome, de l’hépatome et de la leucémie aiguë non lymphocytaire (LANL) chez l’adulte. Une prise en charge appropriée et un traitement adéquat des complications ne sont possibles que lorsque des installations diagnostiques et thérapeutiques permettent d’exercer facilement une surveillance régulière des paramètres cliniques, hématologiques et biochimiques durant et après le traitement.
On doit fréquemment effectuer des numérations globulaires avant, pendant et après le traitement. La surveillance cardiaque est recommandée chez les patients qui ont déjà reçu des anthracyclines ou une radiothérapie médiastinale ou chez ceux qui présentent une maladie cardiaque préexistante.
Considérations posologiques
Cancer du sein, lymphome, hépatome
La posologie initiale recommandée du mitoxantrone en monothérapie est de 14 mg/m2 de surface corporelle en une seule injection intraveineuse, qui peut être répétée tous les 21 jours. Une dose initiale plus faible (12 mg/m2 ou moins) est recommandée chez les patients présentant des
réserves insuffisantes de moelle à cause d’un traitement antérieur ou d’un mauvais état de santé général.
La modification de la posologie et le moment opportun du traitement suivant doivent être déterminés par évaluation clinique selon l’importance et la durée de la dépression médullaire. Après 21 jours, si les numérations leucocytaire et plaquettaire sont adéquates, les doses administrées antérieurement peuvent généralement être répétées. Le tableau suivant fournit un guide posologique en fonction de la dépression médullaire.
Guide posologique fondé sur la dépression médullaire
Nadir des leucocytes et des plaquettes | Durée de la récupération | Posologie subséquente |
Nadir leucocytaire > 1500 et nadir plaquettaire > 50 000 | Récupération ≤ 21 jours | Répéter la dose antérieure ou augmenter de 2 mg/m2 si la dépression médullaire n’est pas considérée comme adéquate |
Nadir leucocytaire > 1500 et nadir plaquettaire > 50 000 | Récupération > 21 jours | Interrompre jusqu’à la récupération, puis répéter la dose antérieure |
Nadir leucocytaire < 1500 ou nadir plaquettaire < 50 000 | Peu importe la durée | Diminuer la dose antérieure de 2 mg/m2 après la récupération |
Nadir leucocytaire < 1 000 ou nadir plaquettaire < 25 000 | Peu importe la durée | Diminuer la dose antérieure de 4 mg/m2 après la récupération |
Traitement d’association du cancer du sein et du lymphome
Dans le traitement du cancer du sein et des lymphomes, le mitoxantrone a été administré selon divers schémas en association avec les agents cytotoxiques suivants : cyc1ophosphamide, fluorouracile, vincristine, vinblastine, bléomycine, méthotrexate (dose standard ou 200 mg/m2 avec la leucovorine comme antidote électif) et glucocorticoïdes.
À titre indicatif, la dose initiale du mitoxantrone administré avec d’autres agents myélodépresseurs devrait être réduite de 2 à 4 mg/m2 par rapport aux doses recommandées en monothérapie; par la suite, la posologie dépend de l’importance et de la durée de la dépression médullaire.
Posologie pour les patients atteints de leucémie aiguë récurrente
La posologie recommandée pour l’induction est de 12 mg/m2 de surface corporelle, administrée par voie intraveineuse en une seule dose quotidienne pendant 5 jours consécutifs (total de 60 mg/m2).
Au cours des études cliniques, lorsque la rémission complète associée à l’administration de 12 mg/m2 pendant 5 jours est survenue, elle a été observée après le premier traitement d’induction.
S’il y a récidive, un autre traitement d’induction peut être administré et, dans ce cas, la posologie recommandée de mitoxantrone est la même, soit 12 mg/m2 par jour, pendant 5 jours.
Traitement d’association initial de la leucémie aiguë non lymphocytaire (LANL) Le mitoxantrone a été efficace en association avec la cytosine arabinoside dans le traitement de première et de deuxième intention de la LANL.
Le traitement d’induction recommandé est de 10 à 12 mg/m2 de mitoxantrone pendant 3 jours (jours 1 à 3) et de 100 mg/m2 de cytosine arabinoside durant 7 jours (ce dernier médicament est administré par perfusion continue pendant 24 heures, des jours 1 à 7).
Quand un deuxième traitement est indiqué, on recommande la même association et la même dose quotidienne, mais le mitoxantrone est administré pendant 2 jours seulement et la cytosine arabinoside, durant 5 jours.
Si, au cours du premier traitement d’induction, on observe une toxicité non hématologique sévère ou menaçant la vie du patient, la deuxième cure d’induction ne doit pas être entreprise avant la disparition des effets toxiques (voir MISES EN GARDE ET PRÉCAUTIONS).
Le traitement de consolidation, utilisé au cours de deux vastes essais multicentriques à répartition aléatoire, consiste à administrer 12 mg/m2 par jour de mitoxantrone par perfusion intraveineuse pendant 2 jours (jours 1 et 2), et 100 mg/m2 de cytarabine par perfusion continue de 24 heures pendant 5 jours (jours 1 à 5). La première cure a été administrée environ 6 semaines après la cure d’induction finale, et la seconde, 4 semaines, en général, après la première. Une dépression médullaire prononcée est survenue (voir MISES EN GARDE ET PRÉCAUTIONS pour connaître certains renseignements avant d’administrer le traitement).
Posologie recommandée et ajustement posologique
L’innocuité et l’efficacité chez les enfants n’ont pas été établies. Bien que l’expérience chez les enfants soit encore limitée, on a observé des rémissions complètes lors de l’administration de 8 mg/m2 par jour de mitoxantrone en monothérapie pendant 5 jours.
Les données sur l’administration en présence d’insuffisance hépatique ne permettent pas de faire des recommandations relatives à l’ajustement posologique.
Administration
La solution de mitoxantrone doit être diluée jusqu’à au moins 50 mL, soit avec du chlorure de sodium à 0,9 % pour injection USP, ou du dextrose à 5 % pour injection USP. Cette solution doit être introduite lentement dans la tubulure d’une perfusion intraveineuse de chlorure de sodium pour injection USP, ou de dextrose à 5 % pour injection, USP, coulant librement et dont la vitesse d’administration intraveineuse est d’au moins de 3 à 5 minutes. Il est préférable que la tubulure soit insérée dans une grosse veine. Il faut, si possible, éviter les veines au-dessus des articulations ou dans les membres où il y a altération du drainage veineux ou lymphatique. En cas d’extravasation, il faut interrompre immédiatement l’administration et recommencer dans une autre veine. Les propriétés non vésicantes du mitoxantrone réduisent au minimum le risque de réactions sévères liées à l’extravasation; toutefois, des cas de nécrose tissulaire ont été signalés en de rares occasions.
Le mitoxantrone doit être administré par un personnel expérimenté dans l’usage des antinéoplasiques.
Le calibre optimal recommandé de l’aiguille est de 20 ou moins. La dose devrait être aspirée en exerçant une légère pression négative.
Il faut faire preuve de prudence dans la manipulation et la préparation des solutions de mitoxantrone; on recommande le port de lunettes, de gants et de vêtements protecteurs (voir INSTRUCTIONS PARTICULIÈRES DE MANIPULATION : DIRECTIVES DE SÉCURITÉ À L’INTENTION DU PERSONNEL HOSPITALIER.)
Administration par voie intrapéritonéale
Le mitoxantrone a été administré par voie intrapéritonéale en présence d’ascites malignes dans des cas de cancer du sein et de cancer gynécologique avancés.
Précautions concernant la préparation et l’administration
Le chlorhydrate de mitoxantrone ne doit jamais être administré par voie sous-cutanée, intramusculaire ou intra-artérielle.
On a signalé des cas de neuropathie locale ou régionale, parfois irréversibles, après l’injection intra-artérielle. L’extravasation en cours d’administration peut entraîner de sévères lésions tissulaires locales (voir RÉACTIONS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS).
Le mitoxantrone ne doit pas être administré par injection intrathécale.
L’administration intrathécale peut entraîner de sévères lésions accompagnées de séquelles permanentes. On a signalé des cas de neuropathie et de neurotoxicité, centrale tout comme périphérique pour l’une et l’autre, après injection intrathécale. Ces cas comprenaient des convulsions entraînant le coma et de sévères séquelles neurologiques ainsi que la paralysie accompagnée d’un dysfonctionnement intestinal et vésical (voir MISES EN GARDE ET PRÉCAUTIONS).
Il faut prendre soin d’éviter l’extravasation pendant l’administration.
On doit éviter l’extravasation au point de perfusion ainsi que tout contact du mitoxantrone avec la peau, les muqueuses ou les yeux. En cas de manifestation de tout signe ou symptôme d’extravasation, tel que brûlure, douleur, prurit, érythème, enflure, coloration bleue ou ulcération, il faut mettre immédiatement fin à l’injection ou à la perfusion et recommencer dans une autre veine située au-dessus de la veine antérieure ou dans l’autre bras.
Pendant l’administration intraveineuse du mitoxantrone, l’extravasation peut survenir sans qu’une douleur cuisante ou une sensation de brûlure se manifeste même si le sang revient bien lors d’une aspiration avec l’aiguille de perfusion. En cas d’extravasation sous-cutanée avérée ou soupçonnée, on recommande de placer des cryosacs à intervalles
intermittents sur la région de l’extravasation et d’élever le membre atteint. En raison de la nature évolutive des réactions liées à l’extravasation, il faut examiner fréquemment la région de l’injection et obtenir sans délai une consultation en chirurgie en présence de tout signe de réaction locale. Il faut observer soigneusement la région de l’extravasation à la recherche de tout signe de nécrose et/ou de phlébite dictant l’attention du médecin.
Il ne faut pas mélanger le mitoxantrone et l’héparine dans la même solution de perfusion puisqu’un précipité pourrait se former. Puisqu’on ne dispose d’aucune donnée précise sur la compatibilité, on recommande de ne pas mélanger le mitoxantrone à d’autres médicaments dans la même solution de perfusion.
Reconstitution :
Produits parentéraux :
Volume du flacon | Préparation des solutions pour perfusion (volume et diluant) | Concentration nominale par mL |
10 mL, 12,5 mL ou 15 mL | Mitoxantrone injectable USP peut être dilué dans au moins 50 mL des solutions suivantes :
| (2 mg/mL par flacon) Solutions diluées à une concentration de : 0,2 à 0,6 mg/mL |
Préparation des solutions pour perfusion
Une fois dilué, Mitoxantrone injectable USP demeure stable pendant 24 heures, entre 15 °C et 25 °C, ou pendant 72 heures, entre 2 °C et 8 °C, à l’abri de la lumière.
Flacon à usage unique. Toute portion inutilisée de la solution diluée doit être jetée.
Comme pour tout médicament parentéral, il faut, avant d’administrer le produit et lorsque la solution et le contenant le permettent, examiner visuellement la solution afin d’en vérifier la clarté et de détecter la présence de particules, d’un changement de couleur, d’un précipité ou d’une fuite. Il ne faut pas utiliser les solutions troubles ou décolorées ni celles présentant des particules, un précipité ou une fuite.
Après la préparation de la perfusion, la solution diluée doit être conservée à la température ambiante et utilisée dans les 24 heures. Toute solution initiale qui demeure dans le flacon doit être jetée.
REMARQUE : TOUT COMME LES SOLUTIONS INITIALES, LES SOLUTIONS DILUÉES NE DOIVENT PAS ÊTRE CONGELÉES.
SURDOSAGE
On ne connaît pas d’antidote particulier à Mitoxantrone injectable USP (chlorhydrate de mitoxantrone). Des cas de surdosage accidentel ont été signalés. Certains patients recevant un bolus unique de 140 à 180 mg/m2 sont décédés à la suite d’une leucémie aiguë sévère accompagnée d’une infection. Le soutien hématologique et le traitement antimicrobien peuvent être nécessaires durant des périodes prolongées d’hypoplasie médullaire. Bien que les patients atteints d’insuffisance rénale sévère n’aient pas fait l’objet d’études, le mitoxantrone se lie fortement aux tissus et il est peu probable que l’effet thérapeutique ou la toxicité soient atténués par la dialyse péritonéale ou l’hémodialyse (voir MISES EN GARDE ET PRÉCAUTIONS et RÉACTIONS INDÉSIRABLES).
Lorsqu’on soupçonne un surdosage, on doit communiquer avec le centre anti-poison de sa région pour connaître les mesures à prendre.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Bien que son mécanisme d’action n’ait pas encore été déterminé, le mitoxantrone est un agent qui agit sur l’ADN. Il provoque des aberrations du noyau qui se manifestent par une dispersion chromosomique en culture cellulaire (lignées de cellules humaines du cancer du côlon); le mitoxantrone est un puissant inhibiteur de la synthèse de l’ARN et de l’ADN. Lorsqu’il fait l’objet d’une comparaison équimolaire, le mitoxantrone est sept fois plus puissant que la doxorubicine en ce qui a trait à l’inhibition du captage de l’uridine tritiée et quatre fois plus puissant, en ce qui a trait à l’inhibition du captage de la thymidine tritiée par les cellules de lymphome L5178Y murin in vitro.
Le mitoxantrone inhibe l’ADN topoisomérase II, une enzyme nucléaire essentielle qui module la topologie de l’ADN au cours de multiples processus cellulaires comme la réplication de l’ADN et la ségrégation chromosomique.
Mode d’action
Activité antitumorale
Le mitoxantrone accroît la durée de vie et le nombre de survivants à long terme chez les souris atteintes de leucémie de type P388 et Ll210 ou de néoplasmes solides, qu’il s’agisse du mélanome B16 ou du cancer du côlon 26. Chez la souris, il agit par les voies intrapéritonéale, sous-cutanée et intraveineuse, mais son activité par voie orale n’a pas été démontrée.
L’indice thérapeutique du mitoxantrone s’est révélé de 8 à 15 fois supérieur à celui de la doxorubicine contre les leucémies implantées par voie intrapéritonéale.
Des quantités croissantes de mitoxantrone produisent une réduction progressive de la cellularité de la moelle osseuse chez la souris. On a observé un effet cytocide sur les cultures de cellules humaines, qu’elles soient en prolifération ou non. Ces résultats indiquent que le mitoxantrone n’est pas spécifique à une phase du cycle cellulaire.
Pharmacocinétique
Résumé
Le mitoxantrone, un anthracènedione synthétique, est un agent antinéoplasique puissant. Il exerce un effet cytocide sur les cellules humaines en culture, qu’elles soient en prolifération ou non. Il est de 4 à 7 fois plus puissant que la doxorubicine en ce qui a trait à l’inhibition de la synthèse des acides nucléiques. Dans des systèmes tumoraux expérimentaux chez la souris, l’indice thérapeutique du mitoxantrone est de 8 à 15 fois supérieur à celui de la doxorubicine.
Le mitoxantrone est associé à une clairance plasmatique rapide, à une longue demi-vie d’élimination et à une distribution tissulaire importante, tant chez l’animal que chez l’humain. Il est excrété principalement dans la bile. On n’observe qu’un faible captage par le cerveau, la moelle épinière et le liquide céphalorachidien, ce qui indique que le mitoxantrone ne traverse pas la barrière hémato-encéphalique de façon appréciable.
Absorption, distribution et excrétion
Dans toutes les études pharmacocinétiques, les données semblent indiquer que l’absorption, l’élimination et la distribution du médicament chez le rat, le chien et le singe sont semblables à celles observées chez l’homme. Au cours des essais cliniques, des études chez des patients ayant reçu par voie intraveineuse 12 mg/m2 (0,35 mg/kg) de mitoxantrone marqué au 14C ont également démontré une clairance plasmatique rapide, une longue demi-vie d’élimination et des concentrations tissulaires persistantes. Les résultats cliniques publiés indiquent également que le mitoxantrone est capté rapidement par les tissus et libéré lentement.
Métabolisme
Des études visant à déterminer l’importance du métabolisme et les métabolites du mitoxantrone sont en cours.
Populations particulières et états pathologiques
Aucune donnée n’est disponible pour les populations particulières et états pathologiques suivants : Enfants, Personnes âgées, Sexe, Race, Insuffisance hépatique, Insuffisance rénale et Polymorphisme génétique.
ENTREPOSAGE ET STABILITÉ
Conserver les flacons non ouverts de Mitoxantrone injectable USP (2 mg/mL) entre 15 °C et 25 °C. Craint la lumière et le gel. Garder hors de la portée des enfants.
Une fois dilué, Mitoxantrone injectable USP demeure stable pendant 24 heures entre 15 °C et 25 °C ou pendant 72 heures entres 2 °C et 8 °C à l’abri de la lumière.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION :
DIRECTIVES DE SÉCURITÉ À L’INTENTION DU PERSONNEL HOSPITALIER
Les personnes qui sont en contact avec des médicaments antinéoplasiques ou qui travaillent dans des lieux où ces médicaments sont utilisés peuvent être exposées à ces agents présents dans l’air ou par un contact direct avec des objets contaminés. On peut réduire les effets possibles sur la santé en respectant les procédures de l’établissement, les lignes directrices publiées et les règlements locaux concernant la préparation, l’administration, le transport et la mise au rebut des médicaments dangereux. Il n’y a pas de consensus général quant à la nécessité ou à la pertinence de toutes les procédures recommandées dans les lignes directrices.
Manipulation
- 1. La préparation des solutions antinéoplasiques doit être effectuée dans une hotte à flux laminaire vertical (enceinte de biosécurité de type II).
- 2. Le personnel qui prépare les solutions de mitoxantrone doit porter des gants en PVC, des lunettes et des vêtements protecteurs, tels que blouses et masques jetables.
- 3. Le personnel qui prépare et manipule régulièrement des agents antinéoplasiques doit subir des tests sanguins deux fois l’an.
Mise au rebut
- 1. Éviter tout contact avec la peau et l’inhalation des particules en suspension dans l’air en utilisant des gants en PVC et des masques et blouses jetables.
- 2. Les aiguilles, seringues, flacons, ampoules et autres matériaux qui ont été en contact avec le mitoxantrone doivent être jetés séparément dans des sacs de plastique scellés et marqués « déchets dangereux ». Incinérer à 1000 °C ou plus. Les contenants scellés peuvent exploser si le sceau est hermétique.
- 3. Si l’incinération est impossible, le chlorhydrate de mitoxantrone peut être détoxifié par l’ajout de 5,5 parties (calculées au poids) d’hypochlorite de calcium à chaque partie (calculée au poids) de chlorhydrate de mitoxantrone dans 13 parties d’eau (calculées au poids). L’hypochlorite de calcium doit être ajouté graduellement et l’opération doit être effectuée dans un endroit bien aéré puisqu’il y aura libération de chlore gazeux.
Flacons
Préparer une quantité adéquate de solution d’hypochlorite de calcium (par exemple : ajouter 43,5 g d’hypochlorite de calcium à 100 mL d’eau*). Retirer toute la quantité de mitoxantrone présente dans le flacon à l’aide d’une seringue hypodermique, l’ajouter lentement à la solution préparée d’hypochlorite de calcium, de préférence dans une hotte pour vapeurs chimiques ou
dans une enceinte de biosécurité de type II. Ajouter une quantité appropriée de solution d’hypochlorite de calcium au flacon afin de détoxifier tout médicament restant.
* Porter le matériel de protection approprié, tel que lunettes et gants, pour manipuler la solution d’hypochlorite de calcium puisqu’elle est corrosive.
Retirer la solution et jeter aux égouts avec de l’eau courante. Jeter de façon sécuritaire les flacons détoxifiés.
Aiguilles, seringues, matériel jetable et réutilisable
Rincer le matériel à l’aide d’une quantité adéquate de solution d’hypochlorite de calcium (43,5 g par 100 mL d’eau*). Jeter la solution dans les égouts avec de l’eau courante et jeter le matériel jetable d’une manière sécuritaire. Bien laver le matériel réutilisable avec de l’eau et du savon.
*Porter le matériel de protection approprié, tel que lunettes et gants, pour manipuler la solution d’hypochlorite de calcium puisqu’elle est corrosive.
Solution renversée/contamination
Porter des gants, un masque et des vêtements protecteurs. Déposer la substance renversée dans un contenant adéquat (c’est-à-dire du carton pour le verre brisé), puis dans un sac de polyéthylène; éponger ce qui reste à l’aide de compresses de gaze ou de serviettes; laver la zone contaminée à l’eau et éponger de nouveau à l’aide de compresses de gaze ou de serviettes qui seront ensuite mises dans un sac; sceller ce sac, l’insérer dans un deuxième sac et l’étiqueter « déchets dangereux ». Incinérer ces déchets ou en disposer selon d’autres méthodes approuvées pour les substances dangereuses. Le personnel chargé du nettoyage doit se laver avec de l’eau et du savon.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Mitoxantrone injectable USP (2 mg/mL) est présenté en flacons de verre clair ONCO-TAINMD à usage unique contenant 20 mg/10 mL, 25 mg/12,5 mL et 30 mg/15 mL; emballages unitaires.
Mitoxantrone injectable est une solution aqueuse, claire, stérile et bleu foncé contenant du chlorhydrate de mitoxantrone, équivalant à 2 mg/mL mitoxantrone en base libre, ainsi que du chlorure de sodium (8 mg/mL), de l’acétate de sodium (0,05 mg/mL) et de l’acide acétique (0,46 mg/mL) comme ingrédients inactifs. Le métabisulfite de sodium est utilisé au cours de la fabrication pour prévenir l’oxydation, mais ne se retrouve pas dans le produit fini. Le produit ne contient pas d’agent de conservation antibactérien.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : chlorhydrate de mitoxantrone
Nom chimique : chlorhydrate de 1,4-dihydroxy-5,8-bis[[2-[(2-
hydroxyéthyl)amino]-éthyl]amino]anthraquinone
Formule moléculaire et masse moléculaire : C22H28N4O6 . 2HCl; 517,41
Formule développée :
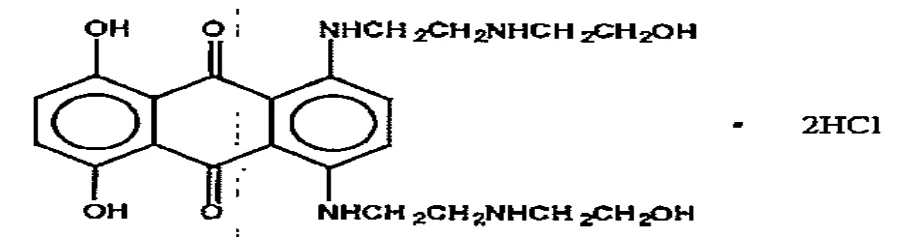
Propriétés physicochimiques :
Description : Le chlorhydrate de mitoxantrone, un anthracènedione synthétique, est un antinéoplasique puissant. Il s’agit d’une poudre hygroscopique bleu foncé modérément soluble dans l’eau.
pH : Le pH d’une solution aqueuse à 1,0 % (p/v) est compris entre 3,0 et 4,5.
Point de fusion : 203 à 205 °C
Solubilité : Le mitoxantrone est assez soluble dans l’eau, peu soluble dans le méthanol et pratiquement insoluble dans l’acétonitrile, le chloroforme et l’acétone.
Composition : Le mitoxantrone est offert en flacons de 10, 12,5 et 15 mL sous la forme d’une solution aqueuse stérile et limpide de couleur bleu foncé qui contient du chlorhydrate de mitoxantrone (dose équivalente à 2 mg/mL de mitoxantrone sous forme de base libre) ainsi que les ingrédients inactifs suivants : chlorure de sodium (8 mg/mL), acétate de sodium (0,05 mg/mL) et acide acétique (0,46 mg/mL). Le métabisulfite de sodium est utilisé au cours de la fabrication pour prévenir l’oxydation, mais ne se retrouve pas dans le produit fini. Le produit ne contient pas d’agent de conservation antibactérien.
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique
Élimination du plasma et de l’organisme dans son ensemble
Chez des rats, des chiens et des singes qui avaient reçu respectivement des doses de 0,25 à 0,75, de 0,37 et de 1,0 mg/kg de 14C-mitoxantrone, les concentrations de la substance radioactive dans le plasma et le sang entier ont chuté rapidement au cours des deux premières heures ayant suivi l’administration, puis elles ont continué à diminuer lentement. Chez ces trois espèces, le mitoxantrone était concentré dans les globules rouges lors des premiers prélèvements. Des concentrations plasmatiques persistantes, mais faibles (< 5 ng/mL) ont été observées chez le chien et le singe pendant au moins 58 et 35 jours, respectivement.
Les caractéristiques de la radioactivité totale étaient linéaires et ne dépendaient ni du sexe ni de la dose administrée. D’après les paramètres pharmacocinétiques du mitoxantrone, dont les évaluations les plus poussées ont été effectuées chez le rat, la demi-vie d’élimination est de 12 jours, le volume de distribution final, de 392 L/kg et les clairances plasmatiques totales, rénales et non rénales, de 15,8, 1,7 et 14,1 mL/min/kg.
Dix jours après l’administration intraveineuse d’une dose unique de 14C-mitoxantrone à des rats, à des chiens et à des singes, de 65 à 85 % de la substance radioactive administrée se sont retrouvés dans les excréta; de 80 à 90 % de la substance radioactive récupérée avaient été excrétés dans les fèces, et de 10 à 20 %, dans l’urine. L’excrétion est prolongée, mais les quantités qui sont excrétées quotidiennement de 2 à 4 mois après l’administration sont à peine détectables.
La bile est la principale voie d’excrétion chez le rat : 22 % de la substance radioactive ont été excrétés dans la bile de rats porteurs d’une canule biliaire 6 heures après l’administration de 0,5 mg/kg de mitoxantrone radiomarqué par voie intraveineuse. Il y avait peu de radioactivité dans la bile des rats qui ont reçu du mitoxantrone radiomarqué par voie orale, ce qui confirme que le taux d’absorption de ce médicament est faible.
Distribution et métabolisme tissulaires
Le mitoxantrone se distribue rapidement et largement dans les organes chez le rat, le chien et le singe; sa distribution n’est pas fonction de la dose administrée. Un ou deux jours après l’administration, les taux de radioactivité les plus élevés ont été mesurés dans la bile, la vésicule biliaire (sauf chez le rat), le foie, la rate et le rein. Chez les trois espèces étudiées, les concentrations tissulaires étaient supérieures aux concentrations plasmatiques; les taux de radioactivité ont diminué au fil du temps. Soit on n’a pas décelé de radioactivité dans le cerveau, la moelle épinière et le liquide céphalorachidien, soit le taux de radioactivité mesuré était faible, ce qui indique que le mitoxantrone pénètre faiblement la barrière hémato-encéphalique. Les quantités retrouvées dans les testicules sont relativement faibles également.
Chez les rates gravides, l’absorption fœtale est négligeable, et le liquide amniotique ne contient pas de quantité appréciable du médicament. D’après ces observations et les résultats qui
démontrent que la quantité de radioactivité fixée par le placenta est appréciable, le placenta constitue une barrière efficace.
Des études visant à déterminer l’importance du métabolisme et les métabolites du mitoxantrone sont en cours.
Activité antitumorale
Le mitoxantrone accroît la durée de vie et le nombre de survivants à long terme chez les souris atteintes de leucémie de type P388 et Ll210 ou de néoplasmes solides, qu’il s’agisse du mélanome B16 ou du cancer du côlon 26. Chez la souris, il agit par les voies intrapéritonéale, sous-cutanée et intraveineuse, mais son activité par voie orale n’a pas été démontrée. Dans le cadre des tests habituels menés chez la souris, le mitoxantrone a exercé une activité antinéoplasique contre les tumeurs implantées par voie intrapéritonéale supérieure à celles de la doxorubicine, du cyclophosphamide, du 5-fluorouracile, du méthotrexate, de la cytosine arabinoside et de la vincristine (données présentées dans le tableau ci-dessous).
Comparaison de l’activité du mitoxantrone et de celle d’autres antinéoplasiques Augmentation de l’espérance de vie (%)a de souris atteintes des cancers suivants :
Médicament Leucémie
P388
Leucémie L1210
Mélanome
B16
Cancer du côlon 26 Mitoxantrone > 200 > 226 > 300 > 224 Doxorubicine 159 > 118 > 224 > 155 Cyclophosphamide 112 89 98 77 5-fluorouracile 117 100 73 136 Méthotrexate 149 96 < 25 < 25 Cytosine arabinoside > 90 85 -- -- Vincristine 132 65 91 27
a. Pourcentage de prolongation de l’espérance de vie par rapport aux témoins
non traités établi le 30e jour.
Des résultats similaires ont été signalés par d’autres investigateurs dans le cadre d’études comparatives sur des antibiotiques antitumoraux ayant été menées chez des souris atteintes de leucémie P388, de leucémie L1210, d’un mélanome B16 implanté par voie intrapéritonéale ou d’un cancer du poumon de Lewis implanté par voie sous-cutanée (données présentées dans le tableau ci-dessous).
Comparaison de l’activité du mitoxantrone et de celles d’antibiotiques antitumorauxa
Médicament Leucémie
P388
Leucémie L1210
Mélanome
B16
Cancer du poumon de
Lewis Mitoxantrone 4+* 3+ 4+ 1+ Doxorubicine 3+ 1+ 4+ 1+ Daunomycine 3+ 3+ 1+ -- Aclarubicine 2+ 1+ -- -- Mitomycine-C 4+ 1+ 2+ -- Bléomycine – -- – -- Néocarzinostatine 2+ 2+ 1+ -- Chromomycine A3 3+ 1+ -- -- a. Tableau modifié d’après Fujimoto et Ogawa (1982).
* Critère équivalent à la cote d’évaluation « curable ».
L’indice thérapeutique du mitoxantrone s’est révélé de 8 à 15 fois supérieur à celui de la doxorubicine contre les leucémies implantées par voie intrapéritonéale.
Des quantités croissantes de mitoxantrone produisent une réduction progressive de la cellularité de la moelle osseuse chez la souris. On a observé un effet cytocide sur les cultures de cellules humaines, qu’elles soient en prolifération ou non. Ces résultats indiquent que le mitoxantrone n’est pas spécifique à une phase du cycle cellulaire.
TOXICOLOGIE
Résumé
Le mitoxantrone possède une marge de toxicité particulièrement favorable comparativement aux autres antinéoplasiques, y compris la doxorubicine. Qui plus est, on ne compte pas parmi les effets toxiques chroniques du mitoxantrone la cardiomyopathie évolutive limitant la dose qui est caractéristique de l’administration intraveineuse prolongée des anthracyclines, que ce soit chez l’animal ou chez l’humain. En outre, les effets gastro-intestinaux du mitoxantrone sont moins sévères que ceux des autres antinéoplasiques, et comparativement à ces derniers, le mitoxantrone n’entraîne ni atrophie des follicules pileux ni irritation en cas d’extravasation accidentelle. Par ailleurs, le mitoxantrone ne s’est pas révélé tératogène chez le rat ni chez le lapin, une caractéristique probablement attribuable à l’efficacité de la barrière placentaire chez ces espèces. La réversibilité des effets clastogènes du mitoxantrone chez les rats qui ont reçu des doses tolérables de cet agent toutes les 3 semaines et l’absence d’effet létal dominant chez ces animaux semblent indiquer que le potentiel mutagène serait faible chez les humains qui reçoivent des doses cliniques de mitoxantrone.
Chez le rat, le chien et le singe, le mitoxantrone entraîne une dépression médullaire caractéristique des autres antinéoplasiques. La dépression médullaire est le seul effet qui limite la dose du mitoxantrone; par conséquent, le degré de leucopénie est un indice de la dose maximale tolérée (DMT) tant chez l’animal que chez l’humain. Chez les trois espèces animales étudiées, l’administration de doses uniques ou multiples supérieures à la DMT induit une dépression
médullaire dont l’issue pourrait être fatale. C’est pour cette raison que le degré de leucopénie doit faire l’objet d’une surveillante étroite lors de l’utilisation clinique du mitoxantrone.
Étude sur la toxicité d’une dose unique (toxicité aiguë)
Les données sur la létalité aiguë de doses uniques de mitoxantrone administrées à des souris et à des rats par voie intraveineuse sont présentées dans le tableau ci-après.
Létalité aiguë chez des souris et des rats ayant reçu le mitoxantrone par voie intraveineuse
Espèce
Sexe
DL10
(mg/kg)
DL50 (mg/kg)
Souris
Rat
M
F
M
F
7,8
7,1
3,5
3,6
11,3 9,7 4,8 5,2
Des DL50 similaires ont été établies chez les souris et les rats ayant reçu le mitoxantrone par voie intrapéritonéale. Les signes de toxicité observés chez les souris et les rats qui ont reçu le mitoxantrone par voie intraveineuse ou intrapéritonéale ont été les suivants : ptyalisme, pâleur, pelage dru, ralentissement du gain de poids et perte de poids, distension abdominale, diarrhée, épistaxis, chromodacryorrhée, enflure de la région nasale, larmoiement et hématurie.
La dose unique de mitoxantrone administrée par voie intraveineuse qui s’est révélée létale était de 0,5 mg/kg chez le chien et ≥ 1 mg/kg chez le singe. Par comparaison, la dose unique de doxorubicine administrée par voie intraveineuse qui s’est révélée létale était de 2,5 mg/kg chez le chien et de 4,2 mg/kg chez le singe. Dans le cas du mitoxantrone, les signes de toxicité aiguë intéressent principalement le tractus gastro-intestinal et comprennent les vomissements et la diarrhée (chez le chien) et la diminution de la consommation alimentaire et du poids corporel (chez les deux espèces). L’érythropénie et la leucopénie s’accompagnent d’une hypocellularité médullaire et d’une déplétion lymphocytaire dans les organes lymphoïdes.
Études portant sur l’administration de doses multiples
Les études menées chez le rat, le chien et le singe sur l’administration intraveineuse de doses multiples ont été conçues en vue d’étudier la toxicité chronique du mitoxantrone et, tout particulièrement, la présence ou l’absence d’une cardiomyopathie caractéristique des anthracyclines. L’administration de doses répétées de doxorubicine est associée à une cardiomyopathie évolutive qui évolue vers une insuffisance cardiaque congestive, tant chez l’animal que chez l’humain.
Les études réalisées chez le rat portaient sur l’administration de doses multiples quotidiennes et intermittentes (toutes les 3 semaines). Dans le cadre de l’étude sur l’administration de doses quotidiennes, les rats ont reçu des doses de 0,003 à 0,3 mg/kg de mitoxantrone une fois par jour pendant un mois. Dans le cadre de l’étude sur l’administration de doses intermittentes, ils ont reçu des doses de 0,03, 0,3, 0,6 et 0,9 mg/kg de mitoxantrone par voie intraveineuse une fois toutes les 3 semaines pendant 18 cycles posologiques. Au cours de ces deux études, les doses
sublétales et létales de mitoxantrone n’ont pas induit de cardiomyopathie évolutive caractéristique des anthracyclines. Les marges de toxicité subchronique et chronique se sont limitées à des effets sur les reins et le système hématopoïétique semblables à ceux qui ont été signalés avec la doxorubicine chez le rat. Les études en cours visant à évaluer le pouvoir cancérigène du mitoxantrone chez le rat n’ont mis en évidence aucun signe de cardiomyopathie évolutive caractéristique des anthracyclines après l’administration intraveineuse de doses de 0,01, 0,03 et 0,10 mg/kg (une fois toutes les 3 semaines) pendant 21 cycles posologiques.
Dans les études menées chez le chien et le singe, la doxorubicine a été évaluée parallèlement au mitoxantrone et a servi de modèle pour la cardiomyopathie induite par les anthracyclines. Le mitoxantrone a été administré aux chiens et aux singes une fois toutes les 3 semaines, par voie intraveineuse, à raison de 0,125 et de 0,25 mg/kg; la doxorubicine a été administrée de la même façon en une dose unique de 1,64 mg/kg. Les doses retenues pour ces études correspondaient à peu près à la moitié des doses létales uniques observées chez le chien et le singe pour chacun des deux agents. De plus, selon les études de détermination de la dose, ces doses sont celles qui sont susceptibles d’induire une leucopénie généralement tolérable sans entraîner de dépression médullaire potentiellement mortelle chez le chien ou le singe et qui sont par conséquent considérées comme étant les DMT chez ces deux espèces.
Les résultats des études menées chez le chien et le singe sur l’administration de doses multiples ont révélé que le mitoxantrone entraîne un degré de leucopénie généralement comparable (à faible dose) ou supérieur (à forte dose) à celui entraîné par la doxorubicine. C’est pourquoi les études sur la toxicité chronique du mitoxantrone ont été réalisées dans des conditions plus strictes que celles sur la toxicité chronique de la doxorubicine. Seule la doxorubicine a entraîné des effets toxiques limitant la dose, en l’occurrence une cardiomyopathie évolutive, tant chez les chiens que chez les singes, ayant nécessité la mise à mort de ces animaux avant la date de fin prévue des études de toxicité. Les animaux sous mitoxantrone ont suivi 10 (chiens) ou 12 (singes) cycles posologiques, alors que les animaux sous doxorubicine en ont suivi 8 ou 9 (chiens), ou 9 ou 10 (singes).
Les résultats relatifs aux effets de l’administration du mitoxantrone par voie intraveineuse sur le cœur des chiens et des singes n’étaient pas représentatifs de la toxicité des anthracyclines. En effet, on n’a pas observé de lésions cellulaires irréversibles ni de signes fonctionnels de cardiotoxicité chez les chiens et les singes qui ont reçu le mitoxantrone. En revanche, les chiens sous doxorubicine présentaient des signes de cardiomyopathie évolutive après l’administration de la quatrième dose. Les anomalies des myocytes se sont aggravées au fil du temps et en fonction de la dose cumulative administrée, et ont évolué vers une cardiomyopathie irréversible caractéristique des anthracyclines. Les chiens traités par la doxorubicine présentaient également des signes cliniques manifestes d’insuffisance cardiaque congestive. Chez les singes ayant reçu la doxorubicine, on a décelé une atteinte cardiaque irréversible et des signes cliniques de cardiotoxicité similaires (les signes en question étaient une baisse progressive de la tension artérielle moyenne et des modifications de l’électrocardiogramme). En somme, les études sur la toxicité chronique du mitoxantrone menées chez le chien et le singe indiquent clairement que mise à part la dépression médullaire, qui a été au moins aussi marquée avec le mitoxantrone qu’avec la doxorubicine, le mitoxantrone n’a pas entraîné de cardiomyopathie chronique
évolutive, contrairement à la doxorubicine, qui a été associée à une cardiomyopathie caractéristique des anthracyclines.
D’autres études menées chez le chien et le lapin ont été parrainées par le National Cancer Institute. Les réactions toxiques aiguës au mitoxantrone décrites dans ces études comprenaient des effets cardiaques. Étant donné que les doses utilisées dans le cadre de ces études particulières étaient des doses létales ayant entraîné le décès par suite d’une insuffisance rénale, hépatique et hématopoïétique, les effets cardiaques observés (thrombose, myocardite, nécrose et fibrose) étaient secondaires aux effets toxiques organiques généralisés touchant les reins, le foie et la moelle osseuse. Ces effets cardiaques n’ont aucune valeur prédictive et ne sont pas caractéristiques de la cardiomyopathie évolutive induite par les anthracyclines.
Études sur la mutagenèse et études cytogénétiques
Le mitoxantrone a entraîné un décalage du cadre de lecture lors des tests de mutagénicité microbienne. Il a induit des altérations de l’ADN lors des tests sur la synthèse d’ADN non programmée (réparation de l’ADN) réalisés sur des cultures primaires d’hépatocytes de rat. Le mitoxantrone n’a pas entraîné d’effet létal dominant chez le rat. Le spectre d’activité génétique du mitoxantrone est comparable à celui d’autres antinéoplasiques et concorde avec le fait qu’il agit sur l’ADN.
Le mitoxantrone a induit des aberrations chromosomiques dans le cadre d’une étude cytogénétique in vivo où il a été administré par voie intrapéritonéale à raison de 0,5 à 2,0 mg/kg une fois par jour pendant 5 jours consécutifs. Cela dit, lorsque l’étude a été répétée suivant un schéma posologique qui ressemble plus à celui utilisé en clinique (administration intraveineuse de doses uniques de 0,3 mg/kg tous les 21 jours), les anomalies chromosomiques observées un jour après l’administration de la première dose ne sont pas accumulées ou n’ont pas persisté. La fréquence des anomalies chromosomiques observées 21 jours après l’administration d’une ou de deux doses de mitoxantrone était comparable à celle enregistrée chez les témoins. En somme, l’effet clastogène du mitoxantrone est réversible lorsque cet agent est administré à une dose qui se rapproche de celle qui est utilisée en clinique.
Études sur la toxicité pour la reproduction et études de tératologie
Dans le cadre de ces études, lorsque le mitoxantrone a été administré à la dose quotidienne tolérable la plus élevée permettant l’évaluation de la reproduction et des effets tératogènes, il n’a eu aucun effet sur la capacité de reproduction, la fécondité ou la gestation chez le rat. Une légère diminution du poids des épididymes a été notée au sein de la génération F0. Mais les doses administrées à cette génération n’ont pas eu d’effets sur les générations F1 et F2.
Lorsque le mitoxantrone a été administré par voie intraveineuse à des rates et à des lapines gravides, il ne s’est pas révélé tératogène chez ces espèces. La diminution du poids fœtal observée chez les petits des rates traitées à forte dose a été attribuée à la toxicité maternelle; cela dit, une augmentation de la fréquence des mises bas prématurées a été constatée chez les lapines. Par comparaison, on sait que la doxorubicine s’est révélée embryotoxique et tératogène chez la rate, et embryotoxique et abortive chez la lapine.
Justification de l’expression des doses de mitoxantrone en mg/kg
Tout au long de nos études sur le mitoxantrone, les doses ont été exprimées en fonction du poids corporel plutôt qu’en fonction de la surface corporelle. En général, les oncologues cliniciens déterminent la dose à utiliser chez l’humain en fonction de la surface corporelle; on considère toutefois que l’utilisation du poids corporel est plus appropriée pour comparer les doses employées chez l’animal à celles employées chez l’humain dans le cas du mitoxantrone et de la doxorubicine.
Lorsque les doses de mitoxantrone et de doxorubicine sont exprimées en fonction de la surface corporelle, il semble y avoir une différence marquée entre les DMT chez l’animal et l’humain pour ces deux agents. Par exemple, lorsqu’on compare entre elles les doses utilisées chez le chien, chez le singe et chez l’homme en fonction de la surface corporelle, les DMT de mitoxantrone atteignent respectivement 5, 3 et 12 à 14 mg/m2, et celles de doxorubicine, 34, 19,7 et 65 mg/m2. En revanche, lorsqu’on compare entre elles les doses utilisées chez le chien, chez le singe et chez l’homme en fonction du poids corporel, les DMT de mitoxantrone sont de 0,25, 0,25 et 0,35 à 0,41 mg/kg, respectivement, et les DMT de doxorubicine, de 1,6, 1,6 et 1,9 mg/kg. En fait, lorsque les DMT sont exprimées en mg/kg, il n’existe pour ainsi dire aucune différence entre celles établies chez l’animal et celles établies chez l’humain. Par conséquent, l’utilisation du poids corporel est une méthode de comparaison des doses employées chez l’animal et chez l’humain plus directe et plus précise que celle de la surface corporelle.
RÉFÉRENCES
- 1.
Durr, F.E. and Wallace, R.E.: Comparison of the Antitumor Activity of CL 232,315, a
Novel Aminoanthraquinone, with Standard Anticancer Agents. Proceedings of the 11th ICC and the 10th ICAAC, Am. Soc. Microbiology: 1598-1596, 1980.
- 2.
Fujimoto, S and Ogawa, M.: Antitumor Activity of Mitoxantrone Against Murine
Experimental Tumours: Comparative Analysis Against Various Antitumor Antibiotics. Cancer Chemother. Pharmacol. 8: 157-162, 1982.
- 3.
Wallace, R.E., Murdock, K.C., Angier, R.B., and Durr, F.E.: Activity of a Novel
Anthracenedione, 1,4-dihydroxy-5,8-bis[[[2-[[2-hydroxyethyl)amino]ethyl]amino]]-9,10-anthracenedione dihydrochloride, Against Experimental Tumours in Mice. Cancer Res. 39: 1570-1574, 1979.
- 4.
Savaraj, N., Lu, K., Manuel, V., and Loo, L.T.: Pharmacology of Mitoxantrone in Cancer
Patients. Cancer Chemother. Pharmacol. 8: 113-117, 1982.
- 5.
Gralla, E.J., Fleischman, R.W., Luthra, Y.K. and Stadnicki, S.W.: The Dosing Schedule
Dependent Toxicities of Adriamycin in Beagle Dogs and Rhesus Monkeys. Toxicology 13: 263-273, 1979.
- 6.
Philips F.S, Gilladoga, A., Marquardt, H., Sternberg, S.S. and Vidal, P.M.: Some
Observations on the Toxicity of Adriamycin (NSC - 123127). Cancer Chemother. Rep. Part 3. 6: 177-181, 1975.
- 7.
Hamlin, R.L., Pipers, F.S., Mihalko, P., Miller, T.J, and Frick, M.S.: Acute
Cardiovascular Effects of Anthracenedione Dihydroxy (NSC-279836) Following Continuous Infusion to Anesthetized Beagle Hounds. Columbus, Ohio: Ohio State University for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland. (Report No OSU-RHF-279836-25), December 1, 1978.
- 8.
Hamlin, R.L., F.S., Mihaldo, P., Miller, T.J., Frick, M.S., Gram, T., Guarino, A.M., and
Daviss, R.D.: Acute Cardiovascular Effects of Anthracenedione Dihydroxy-Diacetate (NSC 299195) Following Continuous Intravenous Infusion to Anesthetized Beagle Hounds. Columbus, Ohio: Ohio State University for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland (Report No OSU-RHFP-299195-26), January 25, 1979.
- 9.
Will, J., Splitter, G., Lalich, J., Dennis, J., Dennis, W., Gram, T., Guarino, A., Davis, R.,
Miller, T., and Fagan, M.A.: Adriamycin Cardiotoxicity: A Comparison with Anthracenedione, dihydroxy-diacetate (NSC-299195). Raltech Scientific Services, Inc., Madison, Wisconsin, for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland. (Rapport no. RSS-199195-1979-12), August 20, 1979.
- 10.
Physicians Desk Reference, 37th Edition, 1983, page 565, Jack E. Angel, publisher.
Medical Economics Company, Inc., Oradell, N.J.
- 11. Link K, Roitman M, Holtappels M, et al. Intraperitoneal chemotherapy with mitoxantrone in malignant ascites. Surg Oncol Clin N Am 2003; 12(3):865-72.
- 12.
Myerburg RJ, Castellanos A. Cardiovascular Collapse, Cardiac Arrest, and Sudden
Cardiac Death. In: Braunwald E, Fauci AS, Kasper;DL, et al., eds. Harrison's Principles of Internal Medicine. Vol I. 15th ed. New York, McGraw-Hill; 2001: 228-230.
- 13.
Keefe DL. Cardiovascular emergencies in the cancer patient. Seminars in Oncology. June
2000;27 (3) : 244-255.
- 14.
Schimmel KJM, Richel DJ, van den Brink RBA, et al. Cardiotoxicity of cytotoxic drugs.
Cancer Treatment Reviews. 2004; 30: 181-191.
- 15.
Brestescher C, Pautier P, and Fargo D. Chemotherapy and cardiotoxicity. Annales de
Cardiologie et d’Angéiologie 1995 October; 44 (8): 443-47.
- 16. Stiff PJ, Bayer R, Kreger C, et al. High-dose chemotherapy with autologous transplantation for persistent/relapsed ovarian cancer: A multivariate analysisi of survival for 100 consecutively treated patients. Journal of Clinical Oncology. April 1997; 15 (4): 1309-1317.
- 17. Cavazzini G, Pagani M, Casarini MB, et al. Phase II study of 5-fluorouracil and high-dose follinic acid in combination with cyclophosphamide and mitoxantrone in advanced breast cancer. Annals of Oncology. 1998; supp 4 to volume 9 (abstract): 27-28.
- 18. Harrington W, Hurley J, Cabral L, et al. Phase II trial comparing chemotherapy with and without antiretroviral therapy in the treatment of AIDS associated large cell lymphoma. Proceedings of the American Society Clinical Oncology 2000; 19 (21a): 36 meet.
- 19. Lee M, Hagen J, Brundage D, et al. A pilot study of mitoxantrone, estramustine, paclitaxel and hydrocortisone *METH) in patients with hormone refractory prostate cancer. Proceedings of the Annual Meeting of the American Society of Clinical Oncology 2000 May; 19 (370A, Abstr: 1462).
- 20. Sternberg DW, Aird W, Neuberg D, et al. Treatment of patients with recurrent and primary refractory acute myelogenous leukemia using mitoxantrone and intermediate-dose cytarabine: A pharmacologically based regimen. Cancer 2000 May 1; 88 (9): 2037- 2041.
- 21. Krischer JP, Epstein S, Cuthbertson DD, et al. Clinical cardiotoxicity following anthracycline treatment for childhood cancer: The Pediatric Oncology Group Experience. Journal of Clinical Oncology 1997 April; 1~ (4): 1544-1552.
- 22. Rodriguez MA, Van Besien K, Swan F, et al. MINE-ESHAP-BEAC: An inductionconsolidation program for relapsed intermediate grade lymphoma (IGL). Proceedings of the American Society Clinical Oncology 1995 March; 14 (31 Meet): 397.
- 23. Stewart DJ, Maroun JA, Verma S, et al. Phase I study of weekly intravenous administration of Menogaril to adults with solid tumors. American Journal of Clinical Oncology 1989; 12 (6); 511-518.
- 24. Hiddemann W, Kreutzmann H, Straif K, et al. Phase I/II trial of high-dose cytosine arabinoside and mitoxantrone in adult refractory acute myeloid leukemia. Hematology and Blood Transfusion 1987; 30: 336-338.
- 25. NIOSH. Preventing occupational exposure to antineoplastic and other hazardous drugs in health care settings. DHHS (NIOSH) Publication Number 2004-165, September 2004. Disponible au http://www.cdc.gov/niosh/docs/2004-165/. Consulté le 24 septembre 2004.
- 26.
OSHA. Controlling occupational exposure to hazardous drugs. OSHA Technical
Manual. Section VI, Chapter 2, 1999.
- 27. Power LA, Anderson RW, Cortopassi R, et al. Update on safe handling of hazardous drugs: The advice of experts. AM J Hosp Pharm 1990; 47:1050-60.
- 28. BC Cancer Agency. Cytotoxic Agents, Safe Handling Standards. Disponible au http://www.bccancer.bc.ca/nr/bcca/asp/PrintPreview.asp?GUIDS={FEDC47B5-9A7C-4FC1-AF07-CBBB670DACFA}. Consulté le 22 mars 2005.
- 29.
Gonsette RE. Motoxantrone immunotherapy in multiple sclerosis. Multi Scler
1996;1(6):329-32.
- 30. Millefiorini E, Gasperini C, Pozzilli C, et al. Randomized placebo-controlled trial of mitoxantrone in relapsing-remitting multiple sclerosis : 24-month clinical and MRI outcome. J Neurol 1997;244(3):153-9.
- 31. van de Wyngaert FA, Beguin C, D’Hooghe MB, et al. A double-blind clinical trial of motoxantrone versus methylprednisolone in relapsing, secondary progressive multiple sclerosis. Acta Neurol Belg 2001;101(4):210-6.
- 32. Posner LE, Dukart G, Goldberg J, et al. Mitoxantrone : an overview of safety and toxicity. Invest New Drugs 1985;3(2):123-32.
- 33. Foster BJ, Lev L, Bergemann C, et al. Cardiac events in phase II trials with mitoxantrone. Cancer Treat Symp 1984;3:43-6.
- 34. Edan G, Morrissey S, Le Page E. Rationale for the use of mitoxantrone in multiple sclerosis. J neurological Sciences 2004;223:35-9.
- 35. Ghalie RG, Edan G, Laurent M, et al. Cardiac adverse effects associated with mitoxantrone (Novantrone) therapy in patients with MS. Neurology 2002;59:909-13.
- 36.
Monographie de PrNovantrone® (mitoxantrone, concentré pour injection USP). Wyeth
Canada. Date de révision : 14 juin 2005.
- 37. Matsukawa Y, Takeuchi J, Aiso M, et.al. Interstitial pneumonitis possibly due to mitoxantrone. Acta Haematol 1993;90(3):155-8.
- 38. Tomlinson J, Tighe M, Johnson S, et.al. Interstitial pneumonitis following mitozantrone, chlorambucil and prednisolone (MCP) chemotherapy. Clin Oncol (R Coll Radiol) 1999;11(3):184-6.
- 39. Cocco E, Sardu C, Gallo P, et al. FEMIMS Group. Frequency and risk factors of mitoxantrone-induced amenorrhea in multiple sclerosis: the FEMIMS study. Mult Scler 2008;14(9):1225-33.
- 40.
Rivera VM, Jeffery DR, Weinstock-Guttman B, et al. Results from the 5-year, phase IV
RENEW (Registry to Evaluate Novantrone Effects in Worsening Multiple Sclerosis) study. BMC Neurol 2013; 13:80.
- 41. Le Page E, Leray E, Edan G. French Mitoxantrone Safety Group. Long term safety profile of mitoxantrone in a French cohort of 802 multiple sclerosis patients: a 5-year prospective study. Mult Scler 2011;17(7):867-75.
- 42.
Lee SJ, Schover LR, Partridge AH, et al. American Society of Clinical Oncology.
American Society of Clinical Oncology recommendations on fertility preservation in cancer patients. J Clin Oncol 2006;24(18):2917-31.
- 43.
Hall C, Gordon G. A 44 Week Comparative Toxicity Study of Mitoxantrone (CL
232,315) and Doxorubicin (Adriamycin, CL 115,751) Given Intravenously to Cynomolgus Monkeys Once Every 21 Days. Observations d’autopsie. Rapport MIRACL-15891, 1982.
- 44. Sparano BM, Gordon G, Hall C, et al. Safety assessment of new anticancer compound, mitoxantrone, in beagle dogs: comparison with doxorubicin. II. Histologic and ultrastructural pathology. Cancer Treat Rep 1982;66(5):1145-58.