


Monographie de produit - Caelyx
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes | 03/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes | 03/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire | 03/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Enfants ................................................................................................................... 4
1.2 Personnes âgées .................................................................................................... 4
2 Contre-indications ..................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................... 5
4 Posologie et administration ....................................................................................... 5
4.1 Considérations posologiques ................................................................................. 5
4.2 Dose recommandée et modification posologique ................................................ 5
4.3 Reconstitution ...................................................................................................... 12
4.4 Administration ..................................................................................................... 13
5 Surdose ................................................................................................................... 14
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 14
7 Mises en garde et précautions ................................................................................. 15
7.1 Populations particulières ..................................................................................... 22
7.1.1 Grossesse ......................................................................................................... 22
7.1.2 Allaitement ....................................................................................................... 22
7.1.3 Enfants ............................................................................................................. 22 7.1.4 Personnes âgées .............................................................................................. 22
8 Effets indésirables ................................................................................................... 22
8.2 Effets indésirables observés dans les essais cliniques ......................................... 22
8.3 Effets indésirables peu courants observés au cours des essais cliniques ........... 28
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 30
8.5 Effets indésirables observés après la mise en marché ........................................ 33
9 Interactions médicamenteuses ................................................................................ 33
9.2 Aperçu des interactions médicamenteuses......................................................... 33
9.3 Interactions médicament-comportement ........................................................... 33
9.4 Interactions médicament-médicament ............................................................... 34
9.5 Interactions médicament-aliment ....................................................................... 34
9.6 Interactions médicament-plante médicinale ...................................................... 34
9.7 Interactions médicament-tests de laboratoire .................................................... 34
10 Pharmacologie Clinique ........................................................................................... 34
10.1 Mode d’action ...................................................................................................... 34
10.3 Pharmacocinétique .............................................................................................. 35
11 Conservation, stabilité et mise au rebut ................................................................... 38
12 Instructions particulières de manipulation du produit .............................................. 38
Partie 2 : Renseignements scientifiques .............................................................................. 39
13 Renseignements pharmaceutiques .......................................................................... 39
14 Études cliniques ...................................................................................................... 39
14.1 Essais cliniques par indication ............................................................................. 39
15 Microbiologie .......................................................................................................... 52
16 Non-Clinical Toxicology ........................................................................................... 52
Renseignements destinés aux patient ................................................................................. 61
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) est indiqué :
- en monothérapie dans le traitement du cancer du sein métastatique, dans les cas où le risque cardiaque associé à la doxorubicine standard est élevé;
- dans le traitement du cancer avancé de l’ovaire dans les cas où les traitements types de première intention ont échoué. À l’heure actuelle, la polychimiothérapie comportant du paclitaxel et un dérivé du platine est le traitement type utilisé en première intention;
- pour le traitement du sarcome de Kaposi lié au sida chez des patients ayant un faible taux de CD4 (moins de 200 lymphocytes CD4/mm3), présentant des lésions cutanéo-muqueuses ou viscérales étendues et dont la maladie a évolué malgré un traitement préalable, ou qui n’ont pas toléré une chimiothérapie d’association administrée par voie générale comprenant au moins deux des agents suivants : vinca-alcaloïde, bléomycine et doxorubicine (ou une autre anthracycline).
1.1 Enfants
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 60 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité. L'expérience avec CAELYX chez les patients gériatriques est limitée (voir 10.3 Pharmacocinétique).
2 Contre-indications
CAELYX est contre-indiqué chez les patients qui présentent une hypersensibilité au produit,
à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « Formes pharmaceutiques, teneurs, composition et conditionnement ».
- CAELYX ne doit pas être administré aux femmes qui allaitent (voir 7.1.2 Allaitement).
CAELYX ne doit pas être administré aux femmes enceintes (voir 7.1.1 Femmes enceintes et
7 Mises en garde et précautions, Risque tératogène).
3 Encadré sur les mises en garde et précautions importantes
- Une cardiotoxicité, se manifestant notamment par une insuffisance cardiaque congestive et une myocardiopathie, est possible (voir 7 Mises en garde et précautions, Cardiovasculaire).
Réactions aiguës liées à la perfusion (voir 7 Mises en garde et précautions, Généralités,
Réactions liées à la perfusion).
- Myélosuppression (voir 7 Mises en garde et précautions, Hématologique).
- Cas de cancer secondaire de la bouche, y compris des cas mortels (voir 7 Mises en garde et précautions, Seconds cancers primitifs).
CAELYX ne doit être administré que par des médecins expérimentés dans
l’utilisation des médicaments chimiothérapeutiques.
4 Posologie et administration
4.1 Considérations posologiques
CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) est doté de caractéristiques pharmacocinétiques toutes particulières. C’est pourquoi ce médicament et les autres préparations à base de chlorhydrate de doxorubicine ne sont pas interchangeables.
4.2 Dose recommandée et modification posologique
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Patientes atteintes d’un cancer du sein ou de l’ovaire
CAELYX doit être administré par voie intraveineuse à raison d’une dose de 50 mg/m2 de surface corporelle, toutes les 4 semaines tant que la maladie n’évolue pas, que la patiente ne manifeste aucun signe de cardiotoxicité clinique et qu’elle tolère le traitement.
Doses inférieures à 90 mg : diluer CAELYX dans 250 mL d’une solution de dextrose USP à 5 % (50 mg/mL) pour perfusion.
Doses de 90 mg et plus : diluer CAELYX dans 500 mL d’une solution de dextrose USP à 5 % (50 mg/mL) pour perfusion.
L’emploi de tout diluant autre qu’une solution de dextrose à 5 % pour perfusion ou la présence d’un bactériostatique tel l’alcool benzylique peuvent entraîner la formation d’un précipité dans la solution CAELYX.
Afin de réduire au minimum les risques de réactions liées à la perfusion, la dose initiale doit être administrée à un débit n’excédant pas 1 mg/minute. En l’absence de réaction, les perfusions suivantes de CAELYX peuvent être administrées en 60 minutes.
Lors de l’essai sur le cancer du sein, la modification suivante des modalités de perfusion était permise pour les patientes ayant connu une réaction liée à la perfusion :
Cinq pour cent (5 %) de la dose totale était administrée lentement pendant les 15 premières minutes. En l’absence de réaction défavorable, le débit était doublé pendant les 15 minutes suivantes. Si la patiente le tolérait bien, la perfusion était complétée dans l’heure suivante, ce qui portait la durée totale de la perfusion à 90 minutes.
Les perfusions subséquentes de CAELYX peuvent être administrées en 60 minutes.
Des réactions graves et parfois potentiellement mortelles peuvent se produire dans les minutes qui suivent le début de la perfusion de CAELYX. Celles-ci, qualifiées de réactions pseudo-allergiques ou pseudo-anaphylactoïdes, se caractérisent par les symptômes suivants : asthme, bouffées vasomotrices, éruptions urticariennes, douleur thoracique, fièvre, hypertension, tachycardie, prurit, transpiration, essoufflement, œdème du visage, frissons, dorsalgie, oppression dans la poitrine et la gorge ou hypotension, ou une combinaison de ces réactions (voir 7 Mises en garde et précautions). L’interruption temporaire de la perfusion permet généralement de résorber ces symptômes sans qu’un traitement additionnel ne soit nécessaire. Cependant, il importe d’avoir sous la main les médicaments nécessaires pour traiter ces symptômes (ex. : antihistaminiques, corticostéroïdes et épinéphrine), de même que du matériel d’intervention d’urgence. Une fois les symptômes disparus, il est possible de reprendre le traitement par CAELYX chez la plupart des patients, sans qu’ils ne se manifestent de nouveau. Les réactions indésirables imputables à la perfusion de CAELYX sont peu susceptibles de se reproduire après le premier cycle de traitement. Pour réduire au minimum le risque de réaction liée à la perfusion, administrer la dose initiale à un débit ne dépassant pas 1 mg/minute.
Patients atteints d’un sarcome de Kaposi lié au sida
CAELYX doit être administré par voie intraveineuse à raison d’une dose de 20 mg/m2 de surface corporelle (concentration du chlorhydrate de doxorubicine) toutes les 2 à 3 semaines. L’intervalle entre deux doses successives ne doit pas être inférieur à 10 jours, car on ne peut écarter le risque d’accumulation du médicament et de toxicité accrue. L’administration du médicament doit être poursuivie tant que le patient répond de façon satisfaisante au traitement et qu’il le tolère.
La dose recommandée de CAELYX, diluée dans 250 mL d’une solution injectable de dextrose USP à 5 %, doit être administrée par perfusion intraveineuse en 30 minutes. CAELYX ne doit pas excéder 90 mg par perfusion. Une administration trop rapide peut augmenter les risques de réactions liées à la perfusion (voir 7 Mises en garde et précautions, Généralités, Réactions liées à la perfusion). Il est recommandé de brancher en Y la tubulure de perfusion de CAELYX sur une tubulure de perfusion servant à administrer une solution injectable de dextrose USP à 5 % pour obtenir une plus grande dilution et réduire au minimum le risque de thrombose et d’extravasation.
CAELYX doit être considéré comme un produit irritant et des précautions s’imposent pour éviter une extravasation. Pendant l’administration de CAELYX par voie intraveineuse, une extravasation, accompagnée ou non d’une sensation de brûlure ou de picotement, peut survenir même s’il y a retour de sang dans la seringue au moment de l’aspiration. Si des signes ou des symptômes d’extravasation se manifestent, il faut arrêter immédiatement la perfusion et faire une nouvelle tentative dans une autre veine. L’application de glace pendant 30 minutes environ sur la région atteinte peut se révéler utile pour aider à soulager la réaction locale.
Modifications de la dose
Des ajustements de la dose s’imposent en présence d’antécédents de traitement aux anthracyclines, d’irradiation médiastinale antérieure, de traitement concomitant au cyclophosphamide et de maladie cardiovasculaire préexistante.
Afin de maîtriser les effets indésirables comme l’érythrodysesthésie palmo-plantaire (EPP), la stomatite ou toute hématotoxicité, on peut réduire la dose ou espacer davantage l’administration des doses. Les lignes directrices régissant les modifications posologiques consécutives à l’apparition de ces effets indésirables sont indiquées dans les tableaux ci-après. La gradation de la toxicité utilisée dans ces tableaux est fondée sur les critères du National Cancer Institute en cette matière (NCI-CTC [Common Toxicity Criteria]).
Les tableaux relatifs à l’érythrodysesthésie palmo-plantaire et à la stomatite (Tableau 1 et Tableau 2) rendent compte de la méthode de modification utilisée au cours des essais cliniques effectués avec CAELYX dans le traitement du cancer du sein ou de l’ovaire (modification du cycle de traitement de 4 semaines recommandé). S’il s’agit d’un patient atteint du sarcome de Kaposi lié au sida, le cycle de traitement, qui dans ce cas est de 2 à 3 semaines, peut être modifié de façon similaire.
Le tableau relatif à l’hématotoxicité (Tableau 3) rend compte de la méthode de modification posologique utilisée au cours des essais cliniques réalisés avec CAELYX dans le traitement du cancer du sein ou de l’ovaire uniquement. Les modifications posologiques à effectuer chez les patients souffrant d’un sarcome de Kaposi lié au sida sont illustrées aux Tableau 4, Tableau 5 et Tableau 6.
Lignes directrices pour la modification de la dose de CAELYX chez les patientes atteintes d’un cancer du sein ou de l’ovaire
| Tableau 1. ÉRYTHRODYSESTHÉSIE PALMO-PLANTAIRE | ||
Degré de toxicité au moment de l’évaluation | Semaines écoulées depuis l’administration de la dose précédente de CAELYX | |
| Semaines 4 et 5 | Semaine 6 | |
| Grade 1 | Reprendre l’administration du | Réduire la dose de 25 %; recommencer à espacer les |
| (Érythème, enflure ou | ||
| desquamation qui ne sont pas | médicament, sauf si la patiente a déjà manifesté une toxicité cutanée de grade 3 ou 4, auquel cas, attendre une semaine de plus. | doses de 4 semaines. |
| suffisamment graves pour nuire | ||
| aux activités quotidiennes de la | ||
| patiente.) | ||
| Grade 2 | Attendre une semaine de plus. | Réduire la dose de 25 %; recommencer à espacer les doses de 4 semaines. |
| (Érythème, desquamation ou | ||
| enflure qui nuisent aux activités | ||
| physiques normales, mais | ||
| n’empêchent pas la patiente de | ||
| s’y adonner; petites vésicules ou | ||
| ulcérations dont le diamètre est | ||
| inférieur à 2 cm.) | ||
| Grade 3 | Attendre une semaine de plus. | Mettre fin au traitement par CAELYX. |
| (Formation de phlyctènes, | ||
| ulcération ou enflure qui nuisent | ||
| à la marche ou aux activités | ||
| quotidiennes normales; la | ||
| patiente ne peut porter ses | ||
| vêtements habituels.) | ||
| Grade 4 | Attendre une semaine de plus. | Mettre fin au traitement par CAELYX. |
| (Atteinte diffuse ou locale | ||
| entraînant des complications de | ||
| nature infectieuse, obligeant la | ||
| patiente à rester au lit ou | ||
| nécessitant son hospitalisation.) |
| Tableau 2 – STOMATITE | ||
| Semaines écoulées depuis l’administration de la dose précédente de CAELYX | ||
| Degré de toxicité au moment de l’évaluation | Semaines 4 et 5 | Semaine 6 |
| Grade 1 | Reprendre l’administration du médicament, sauf si la patiente a déjà souffert d’une stomatite de grade 3 ou 4, auquel cas, attendre une semaine de plus. | Réduire la dose de 25 %; recommencer à espacer les doses de 4 semaines ou mettre fin au traitement par CAELYX d’après l’évaluation du médecin. |
| (Ulcères ou érythème | ||
| indolores, ou légère | ||
| douleur) | ||
| Grade 2 | Attendre une semaine de plus. | Réduire la dose de 25 %; recommencer à espacer les doses de 4 semaines ou |
| (Érythème, œdème ou | ||
| ulcères douloureux, mais | mettre fin au traitement par CAELYX d’après l’évaluation du médecin. | |
| la patiente est capable | ||
| de manger.) | ||
| Grade 3 | Attendre une semaine de plus. | Mettre fin au traitement par CAELYX. |
| (Érythème, œdème ou | ||
| ulcères douloureux qui | ||
| empêchent la patiente | ||
| de manger.) | ||
| Grade 4 | Attendre une semaine de plus. | Mettre fin au traitement par CAELYX. |
| (La patiente doit recevoir | ||
| une alimentation | ||
| parentérale ou entérale.) |
| Tableau 3. HÉMATOTOXICITÉ (NEUTROPÉNIE ABSOLUE OU PLAQUETTES) – PRISE EN | |||
| CHARGE DES PATIENTES ATTEINTES D’UN CANCER DU SEIN OU DE L’OVAIRE | |||
| GRADE | NEUTROPÉNIE ABSOLUE | PLAQUETTES | MODIFICATION |
| 1 | de 1 500 à 1 900 | de 75 000 à 150 000 | Reprendre le traitement sans réduire la dose. |
| 2 | de 1 000 à moins de 1 500 | de 50 000 à moins de 75 000 | Attendre que la neutropénie absolue soit ≥ 1 500 et que la numération plaquettaire soit ≥ 75 000, puis reprendre le traitement sans réduire la dose. |
| 3 | de 500 à moins de 1 000 | de 25 000 à moins de 50 000 | Attendre que la neutropénie absolue soit ≥ 1 500 et que la numération plaquettaire soit ≥ 75 000, puis reprendre le traitement sans réduire la dose. |
| 4 | moins de 500 | moins de 25 000 | Attendre que la neutropénie absolue soit ≥ 1 500 et que la numération plaquettaire soit ≥ 75 000, puis réduire la dose de 25 % ou reprendre le traitement à la dose complète, mais en administrant des facteurs de croissance. |
Les modifications posologiques apparaissant dans les tableaux ci-dessous sont recommandées pour la prise en charge des événements indésirables pouvant survenir chez des patients souffrant d’un sarcome de Kaposi lié au sida.
Lignes directrices pour la modification de la dose de CAELYX dans les cas de sarcome de
Kaposi lié au sida
| Tableau 4. ÉRYTHRODYSESTHÉSIE PALMO-PLANTAIRE | |||
| Degré de | Nombre de semaines depuis la | ||
| toxicité | Symptômes | ||
| dernière dose | |||
| 3 | 4 | ||
| 0 | Aucun symptôme | Reprendre l’administration du médicament en espaçant les doses de 2 à 3 semaines. | Reprendre l’administration du médicament en espaçant les doses de 2 à 3 semaines. |
| 1 | Érythème, enflure ou desquamation qui ne sont pas suffisamment graves pour nuire aux activités quotidiennes du patient. | Reprendre l’administration du médicament, sauf si le patient a déjà manifesté une toxicité cutanée de grade 3 ou 4, auquel cas, attendre une semaine de plus. | Reprendre le traitement en réduisant la dose de 25 % et en recommençant à espacer les doses de 3 semaines. |
| 2 | Érythème, desquamation ou enflure qui nuisent aux activités physiques normales, mais n’empêchent pas le patient de s’y adonner; petites vésicules ou ulcérations dont le diamètre est inférieur à 2 cm. | Attendre une semaine de plus. | Reprendre le traitement en réduisant la dose de 50 % et en recommençant à espacer les doses de 3 semaines. |
| 3 | Formation de phlyctènes, ulcération ou enflure qui nuisent à la marche ou aux activités quotidiennes normales; le patient ne peut porter ses vêtements habituels. | Attendre une semaine de plus. | Mettre fin au traitement par CAELYX. |
| 4 | Atteinte diffuse ou locale entraînant des complications de nature infectieuse, obligeant le patient à rester au lit ou nécessitant son hospitalisation. | ||
| Tableau 5 - HÉMATOTOXICITÉ | |||
| Grade | NEUTROPÉNIE | Plaquettes | Modification |
| ABSOLUE | (109 cellules/l) | ||
| (109 cellules/l) | |||
| 1 | de 1,5 à 1,9 | de 75 à 150 | Aucune |
| 2 | de 1,0 à moins de 1,5 | de 50 à moins de 75 | Aucune |
| 3 | de 0,5 à 0,999 | de 25 à moins de 50 | Attendre que la neutropénie absolue soit ≥ 1,0 et/ou que la numération plaquettaire soit ≥ 50, puis reprendre le traitement en réduisant la dose de 25 %. |
| 4 | moins de 0,5 | moins de 25 | Attendre que la neutropénie absolue soit ≥ 1,0 et/ou que la numération plaquettaire soit ≥ 50, puis reprendre le traitement en réduisant la dose de 50 %. |
| Tableau 6 – STOMATITE | ||
| Grade | Symptômes | Modification |
| 1 | Ulcères ou érythème indolores, ou légère douleur | Aucune |
| 2 | Érythème, œdème ou ulcères douloureux, mais le patient est capable de manger. | Attendre une semaine et si les symptômes s’atténuent, reprendre l’administration de la dose complète. |
| 3 | Érythème, œdème ou ulcères douloureux qui empêchent le patient de manger. | Attendre une semaine et si les symptômes s’atténuent, reprendre le traitement en réduisant la dose de 25 %. |
| 4 | Le patient doit recevoir une alimentation parentérale ou entérale. | Attendre une semaine et si les symptômes s’atténuent, reprendre le traitement en réduisant la dose de 50 %. |
Patients dont la fonction hépatique est altérée :
Patients atteints d’un sarcome de Kaposi lié au sida
Nous ne disposons que de données limitées sur l’administration de CAELYX à ce type de patients lorsque leur fonction hépatique est altérée. Par conséquent, compte tenu des résultats observés avec le chlorhydrate de doxorubicine, il est recommandé de réduire la posologie de CAELYX en présence d’une élévation de la bilirubinémie. Ainsi, lorsque le taux de bilirubine sérique se situe entre 21 et 51 μmol/L (entre 1,2 et 3,0 mg/dL), il faut n’administrer que 50 % de la dose normale et lorsque ce taux est supérieur à 51 μmol/L, n’administrer que 25 % de la dose normale.
Patientes atteintes d’un cancer du sein ou de l’ovaire
Le comportement pharmacocinétique de CAELYX, tel qu’il a été défini chez une petite population de patientes atteintes d’un cancer de l’ovaire présentant une bilirubinémie élevée, n’est pas différent de celui des patientes qui présentent une bilirubinémie normale. Toutefois, d’ici à ce que l’on ait acquis davantage d’expérience, on doit réduire la posologie de CAELYX chez les patientes manifestant ce type d’anomalie en suivant la méthode utilisée dans le cadre des essais cliniques effectués auprès de patientes atteintes d’un cancer du sein ou de l’ovaire et qui est décrite ci-après :
Si, au moment d’entreprendre le traitement, la bilirubinémie se situe entre 21 et
51 μmol/L (entre 1,2 et 3,0 mg/dL), la dose initiale doit être réduite de 25 %.
- Si la bilirubinémie est supérieure à 51 μmol/L (3,0 mg/dL), la dose initiale doit être réduite de 50 %.
- Si la patiente tolère bien la première dose sans que l’on assiste à une hausse de la bilirubinémie sérique ou du taux d’enzymes hépatiques, la dose utilisée pour le 2e cycle peut être portée au niveau suivant. Par exemple, si la dose initiale administrée correspondait à 75 % de la dose normale, administrer la dose complète au 2e cycle; si la dose initiale administrée correspondait à 50 % de la dose normale, administrer 75 % de la dose complète au 2e cycle.
- Pour les cycles suivants, la dose peut être portée à 100 % de la dose normale si elle est bien tolérée par la patiente.
Avant toute administration de CAELYX, la fonction hépatique devra être explorée par les examens de laboratoire habituels tels que le dosage de l’AST, de l’ALT, de la phosphatase alcaline et de la bilirubine.
Patients dont la fonction rénale est altérée :
Comme la doxorubicine est biotransformée par le foie et excrétée dans la bile, il ne devrait pas être nécessaire de modifier la dose de CAELYX chez ce type de patients. L’analyse pharmacocinétique effectuée chez diverses populations de patients est venue confirmer que les altérations de la fonction rénale s’inscrivant dans la fourchette soumise à l’essai (clairance de la créatinine estimée entre 30 et 156 mL/min) ne modifient en rien les paramètres pharmacocinétiques de CAELYX. On ne dispose d’aucune donnée pharmacocinétique chez les patients dont la clairance de la créatinine est inférieure à 30 mL/min.
Patients atteints d’un sarcome de Kaposi lié au sida et ayant subi une splénectomie :
Étant donné que l’on n’a aucune expérience de l’administration de CAELYX chez les patients ayant subi une splénectomie, l’utilisation de CAELYX n’est pas recommandée chez ces patients.
4.3 Reconstitution
Produits parentéraux :
Des précautions s’imposent lors de la manipulation de la dispersion CAELYX. Le port de gants est obligatoire. Si CAELYX vient en contact avec la peau ou les muqueuses, laver immédiatement et soigneusement la région touchée avec de l’eau et du savon. CAELYX doit être manipulé et éliminé comme tout autre médicament anticancéreux. (voir 12 Instructions particulières de manipulation du produit).
La dose recommandée de CAELYX (dose maximale de 90 mg) doit être diluée dans 250 mL de solution de dextrose USP à 5 % injectable, avant son administration. Si l’on doit administrer des doses de 90 mg ou plus, diluer CAELYX au préalable dans 500 mL de solution injectable de dextrose USP à 5 %.
Jeter CAELYX s’il contient un précipité ou des particules ou si la dispersion a changé de couleur.
La solution reconstituée peut être conservée pendant une période maximale de 24 heures entre 2 °C et 8 °C. D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Sinon, les délais et conditions de conservation précédant l’emploi deviennent la responsabilité de l’utilisateur, et le produit ne doit pas demeurer plus de 24 heures à une température variant entre 2 et 8 °C. Les fioles entamées doivent être jetées. (voir 11 Conservation, stabilité et mise au rebut).
4.4 Administration
NE JAMAIS administrer le médicament en bolus ou sans l’avoir préalablement dilué. CAELYX ne doit pas être administré par voie sous-cutanée ou intramusculaire.
Il faut respecter les techniques aseptiques nécessaires pour éviter toute contamination puisque CAELYX ne contient pas d’agent de conservation ni d’agent bactériostatique.
- Ne pas administrer à l’aide de cathéters à filtre.
- Ne pas mélanger à d’autres médicaments.
- Ne pas utiliser d’autre diluant qu’une solution injectable de dextrose USP à 5 %.
- N’utiliser aucun agent bactériostatique, comme l’alcool benzylique.
Il est recommandé de brancher en Y la tubulure de perfusion de CAELYX sur une tubulure de perfusion servant à administrer une solution de dextrose USP à 5 % (50 mg/mL). On peut perfuser le médicament dans une veine superficielle.
CAELYX n’est pas une solution transparente, mais une dispersion liposomale translucide de couleur rouge. On doit inspecter visuellement les médicaments pour usage parentéral avant leur administration afin d’y déceler toute décoloration ou toute trace de particules.
Ne pas utiliser le produit s’il contient un précipité ou des particules. Jeter toute portion inutilisée (voir 11 Conservation, stabilité et mise au rebut).
Interrompre immédiatement la perfusion si le patient montre rapidement des signes ou des symptômes de réaction à la perfusion. Administrer la prémédication appropriée (antihistaminique ou corticostéroïde d’action brève, ou les deux), puis reprendre la perfusion, mais plus lentement.
Incompatibilités
Il n’est pas recommandé de mélanger CAELYX à d’autres médicaments, tant qu’on ne disposera pas de données précises sur la compatibilité des produits en cause.
5 Surdose
Un surdosage aigu par le chlorhydrate de doxorubicine accentue l’inflammation des muqueuses, la leucopénie et la thrombocytopénie causées par le médicament.
Le traitement du surdosage aigu comprend l’hospitalisation des malades présentant une grave myélosuppression, l’administration d’antibiotiques, les transfusions de plaquettes et de granulocytes, et le traitement symptomatique de l’inflammation des muqueuses.
Un surdosage chronique par le chlorhydrate de doxorubicine, avec des doses cumulatives supérieures à 550 mg/m2 de surface corporelle, augmente le risque de myocardiopathie et d’insuffisance cardiaque congestive qui s’ensuit. La myocardiopathie attribuable au chlorhydrate de doxorubicine a été associée à une réduction persistante du voltage du complexe QRS, à un prolongement de l’intervalle systolique et à une réduction de la fraction d’éjection ventriculaire gauche (FEVG). Le traitement consiste à maîtriser énergiquement l’insuffisance cardiaque congestive par l’administration de préparations digitaliques et de diurétiques. L’emploi de vasodilatateurs a été recommandé dans le but de réduire la postcharge.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration | ||||
| /composition | ||||
| Intraveineuse | Suspension, 2 mg/mL | N-(carbamyle-méthoxypolyéthylène glycol 2000)-1,2-distéaryle-sn-glycéro-3-phosphoéthanolamine (MPEG-DSPE), phosphatidylcholine de soja entièrement hydrogénée (HSPC), cholestérol, sulfate d’ammonium, histidine, acide chlorhydrique, hydroxyde de sodium, sucrose et eau pour préparations injectables | ||
CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) est une dispersion liposomale stérile, rouge et translucide, présentée en fioles de verre unidoses de 10 mL. Chaque fiole contient 20 mg de chlorhydrate de doxorubicine encapsulé dans des liposomes pégylés à une concentration de 2 mg/mL dans de l’eau pour préparations injectables. Le pH de cette dispersion se situe entre 6,0 et 7,0.
7 Mises en garde et précautions
Veuillez consulter ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
CAELYX ne doit être administré que par des médecins expérimentés dans l’utilisation des médicaments chimiothérapeutiques.
CAELYX est une forme unique de chlorhydrate de doxorubicine et n’est pas interchangeable avec les autres préparations de chlorhydrate de doxorubicine.
Réactions liées à la perfusion
Des réactions graves et parfois potentiellement mortelles peuvent se produire dans les minutes qui suivent le début de la perfusion de CAELYX. Celles-ci ont été qualifiées de réactions pseudo-allergiques ou pseudo-anaphylactoïdes et décrites ainsi dans la classification COSTART : réaction allergique, réaction anaphylactoïde, asthme, œdème du visage, hypotension, vasodilatation, urticaire, dorsalgie, douleur thoracique, frissons, fièvre, hypertension, tachycardie, dyspepsie, nausées, étourdissements, dyspnée, pharyngite, éruptions cutanées, prurit, transpiration, réaction au point d’injection et interaction médicamenteuse. Dans de très rares cas, des convulsions ont été observées en rapport avec les réactions liées à la perfusion.
L’interruption temporaire de la perfusion permet généralement de résorber ces symptômes sans qu’un traitement additionnel ne soit nécessaire. Cependant, il importe d’avoir sous la main les médicaments nécessaires pour traiter ces symptômes (ex. : antihistaminiques, corticostéroïdes, épinéphrine et anticonvulsivants), de même que du matériel d’intervention d’urgence. Une fois les symptômes disparus, il est possible de reprendre le traitement par CAELYX chez la plupart des patients, sans qu’ils ne se manifestent de nouveau.
Les réactions associées à la perfusion de CAELYX sont peu susceptibles de se reproduire après le premier cycle de traitement. Pour réduire au minimum le risque de réaction liée à la perfusion, administrer la dose initiale à un débit ne dépassant pas 1 mg/minute (voir 4.2 Dose recommandée et modification posologique).
Cent (10,8 %) des 929 patients porteurs de tumeurs solides ont connu une réaction liée à la perfusion au cours de leur traitement par CAELYX. Les cas d’abandon définitif du traitement ont été rares, se chiffrant à 2 %.
Lors des essais cliniques de base sur le cancer du sein, une fréquence similaire de réactions liées à la perfusion, soit 32 patientes sur 254 (13 %), a été observée. Le taux d’abandon définitif du traitement s’est établi à 2 % (4 patientes sur 254).
Au total, 51 patientes (51/510; 10 %) atteintes d’un cancer de l’ovaire traité par CAELYX (sous-ensemble de la cohorte de patients porteurs de tumeurs solides) ont signalé des événements indésirables liés à la perfusion du médicament. De ce nombre, 5 patientes (< 1 %) (ayant signalé 9 événements) ont dû arrêter le traitement en raison de ces réactions défavorables.
Les réactions imputables à la perfusion du médicament qui se sont produites chez les patients atteints d’un sarcome de Kaposi lié au sida comprenaient des bouffées vasomotrices, l’essoufflement, l’œdème du visage, des céphalées, des frissons, une dorsalgie, une oppression dans la poitrine et la gorge ou de l’hypotension, ou une combinaison de ces réactions. On peut s’attendre à ce qu’elles surviennent chez 5 à 10 % des patients. Dans de très rares cas, des convulsions ont été observées en rapport avec les réactions liées à la perfusion. De nombreux patients ont toléré les perfusions subséquentes sans complication; toutefois, on a dû mettre fin au traitement par CAELYX chez 8 patients en raison de réactions liées à la perfusion.
Réactions au point d’injection
CAELYX doit être considéré comme un produit irritant et les précautions appropriées doivent être prises afin d’éviter une extravasation (voir 4.2 Dose recommandée et modification posologique).
Des études réalisées chez le lapin ont permis de conclure que les lésions causées par l’administration sous-cutanée de CAELYX étaient bénignes et réversibles, contrairement à la nécrose locale et aux lésions plus graves et irréversibles survenues après l’injection sous-cutanée des préparations standard de chlorhydrate de doxorubicine (voir 16 Toxicologie non clinique).
Potentialisation de la toxicité
La doxorubicine que contient CAELYX peut accentuer la toxicité d’autres traitements antinéoplasiques. On a signalé l’exacerbation de la cystite hémorragique provoquée par le cyclophosphamide ainsi que l’accentuation de l’hépatotoxicité de la 6-mercaptopurine chez des patients traités par les préparations standard de chlorhydrate de doxorubicine. On a noté que le chlorhydrate de doxorubicine peut amplifier les effets toxiques de la radiothérapie sur le myocarde, les muqueuses, la peau et le foie.
Cancérogenèse et mutagenèse
Voir 16 Toxicologie non clinique.
Cardiovasculaire
On doit porter une attention particulière aux patients qui reçoivent du chlorhydrate de doxorubicine en raison du risque de toxicité cardiaque que présente ce composé. Quoique peu fréquente, une insuffisance aiguë du ventricule gauche s’est effectivement produite, surtout chez des patients auxquels on avait administré une dose globale de doxorubicine dépassant la limite actuellement recommandée de 550 mg/m2 de surface corporelle. Il semble que cette limite soit inférieure (400 mg/m2 de surface corporelle) chez les patients auxquels on a administré un traitement de radiothérapie au niveau médiastinal ou un traitement concomitant comportant l’administration d’autres produits potentiellement cardiotoxiques, comme le cyclophosphamide. L’incidence de la cardiotoxicité associée à CAELYX s’est révélée significativement inférieure à celle associée aux préparations de chlorhydrate de doxorubicine standard.
Des précautions s’imposent chez les patients ayant déjà reçu d’autres anthracyclines ou de l’anthracénedione. Pour calculer la dose totale de chlorhydrate de doxorubicine à administrer, on doit également tenir compte de tout traitement préalable ou concomitant par des composés apparentés, comme la daunorubicine. Il faut noter qu’une insuffisance cardiaque congestive ou une myocardiopathie, ou les deux, peuvent se produire après la fin du traitement à la doxorubicine.
Les patients qui ont des antécédents de maladie cardiovasculaire ne doivent recevoir CAELYX que si les bienfaits escomptés du traitement l’emportent sur les risques qu’il comporte.
La fonction cardiaque, particulièrement la fraction d’éjection ventriculaire gauche (FEVG), doit être évaluée par échocardiographie ou angiographie scintigraphique synchronisée avant et pendant le traitement. Il est obligatoire de procéder à l’évaluation de la fonction ventriculaire gauche avant toute administration supplémentaire de CAELYX qui aurait pour résultat une accumulation à vie d’anthracycline supérieure à 450 mg/m2 de surface corporelle.
Il faut noter qu’une insuffisance cardiaque congestive ou une myocardiopathie, ou les deux, peuvent se produire soudainement, sans changement préalable de l’ECG. Elles peuvent également survenir plusieurs semaines après la fin du traitement à la doxorubicine.
Hématologique
Myélosuppression hématologique
Bon nombre des patients atteints du sarcome de Kaposi lié au sida ou d’autres affections et qui ont été traités par CAELYX manifestaient, avant le traitement, une myélosuppression attribuable à des facteurs tels que l’infection par le VIH, la prise concomitante de nombreux médicaments ou la présence de tumeurs touchant la moelle osseuse. Chez les patients atteints du sarcome de Kaposi lié au sida, la myélosuppression semble être l’événement indésirable qui limite la dose pouvant être administrée. La leucopénie est l’événement indésirable le plus souvent éprouvé (environ 60 %) dans cette population; l’anémie (environ 20 %) et la thrombocytopénie (environ 10 %) peuvent également être observées.
Chez les patientes souffrant d’un cancer de l’ovaire et traitées par CAELYX à raison de 50 mg/m2 de surface corporelle, la myélosuppression était généralement légère à modérée, réversible et n’a pas causé d’accès d’infection ou de sepsis secondaire à la neutropénie résultante. On a également noté une faible fréquence de myélosuppression chez les femmes atteintes d’un cancer du sein métastatique qui recevaient CAELYX en traitement de première intention dans le cadre d’un essai clinique; cependant, une neutropénie fébrile a été observée chez 3 (1,2 %) des 254 patientes qui avaient reçu CAELYX à raison de 50 mg/m2 de surface corporelle, toutes les 4 semaines.
La leucopénie (33,2 %) était l’événement indésirable d’ordre hématologique le plus couramment signalé, suivie de l’anémie (32,2 %), de la neutropénie (31,6 %) et de la thrombocytopénie (10,7 %). Les cas où ces effets d’ordre hématologique ont menacé la vie des patientes (grade 4) ont été extrêmement rares (1,6 %, 0,4 %, 2,9% et 0,2 %, respectivement). Il a rarement été nécessaire d’avoir recours aux facteurs de croissance (moins de 5 % des cas), alors qu’il a fallu procéder à des transfusions chez 15 % des patientes environ.
En raison du risque de myélosuppression, une surveillance hématologique étroite s’impose chez les patients traités par CAELYX. C’est pourquoi des hémogrammes, y compris des numérations plaquettaires, devront être réalisés fréquemment pendant le traitement et, à tout le moins, avant l’administration de chaque dose de CAELYX. Lorsque le schéma posologique recommandé est respecté, la leucopénie est généralement passagère. La toxicité hématologique peut exiger de diminuer la dose, d’interrompre le traitement par CAELYX, ou d’espacer davantage l’administration des doses.
Une myélosuppression grave et persistante, quoique jamais observée chez les patientes atteintes d’un cancer du sein ou de l’ovaire, peut entraîner une surinfection ou des hémorragies.
CAELYX peut accentuer la toxicité d’autres traitements antinéoplasiques. L’hématotoxicité de CAELYX peut se révéler particulièrement grave lorsque ce dernier est administré avec d’autres médicaments susceptibles d’entraîner une myélosuppression. Des facteurs de croissance peuvent être prescrits aux patients traités par CAELYX dans le but d’améliorer leur numération globulaire.
Hépatique/biliaire/pancréatique
La pharmacocinétique de CAELYX n’a pas été étudiée chez les patients atteints d’insuffisance hépatique. On sait que la doxorubicine est éliminée en grande partie par le foie. Par conséquent, la dose de CAELYX doit être réduite chez les patients présentant une fonction hépatique altérée (voir 4.2 Dose recommandée et modification posologique et 10.3 Phamacocinétique). Avant toute administration de CAELYX, la fonction hépatique devra être explorée au moyen des examens de laboratoire habituels tels que le dosage de l’AST, de l’ALT, de la phosphatase alcaline et de la bilirubine.
Usage chez les diabétiques
Des précautions s’imposent avant d’administrer CAELYX à des diabétiques puisque ce médicament est dilué dans une solution de dextrose USP à 5 %.
Surveillance et tests de laboratoire
Les patients doivent faire l’objet d’une surveillance pour déceler ce qui suit :
- des réactions associées à la perfusion pouvant survenir dans les minutes suivant le début de la perfusion de CAELYX, selon les termes COSTART suivants. Celles-ci comprennent : réaction allergique, réaction anaphylactoïde, asthme, œdème facial, hypotension, vasodilatation, urticaire, dorsalgie, douleur thoracique, frissons, fièvre, hypertension, tachycardie, dyspepsie, nausées, étourdissements, dyspnée, pharyngite, éruption cutanée, prurit, transpiration, réaction au site d’injection et interaction médicamenteuse et/ou, très rarement, convulsions.
- une surveillance hématologique pendant le traitement par des hémogrammes complets, y compris la numération plaquettaire, doit être effectuée fréquemment et, au minimum, avant chaque dose de CAELYX.
- la fonction cardiaque pendant le traitement, y compris la fraction d’éjection ventriculaire gauche (FEVG), qui doit être surveillée au départ et périodiquement par scintigraphie MUGA ou par échographie. Évaluer la fonction ventriculaire gauche avant chaque administration supplémentaire de CAELYX une fois qu’une dose cumulative d’anthracycline à vie de 450 mg/m2 de surface corporelle a été dépassée. Surveiller les signes et symptômes d’insuffisance cardiaque congestive et/ou de cardiomyopathie, y compris ceux survenant des semaines après la fin du traitement.
- la fonction hépatique avant l’administration de CAELYX, à l’aide de tests de laboratoire clinique classiques tels que l’AST, l’ALT, la phosphatase alcaline et la bilirubine.
- les signes et symptômes de cancer de la bouche pendant le traitement. Les patients peuvent développer un cancer de la bouche qui peut être mortel.
- la fonction rénale pendant le traitement; en particulier, les patients recevant un traitement prolongé par CAELYX doivent faire l’objet d’une surveillance étroite pour déceler tout signe de lésion rénale, comme une augmentation de la créatinine, une protéinurie et une hypertension
Santé reproductive : Potentiel des femmes et des hommes
Les femmes doivent éviter de devenir enceintes et utiliser une méthode de contraception durant toute la durée du traitement par CAELYX et jusqu’à huit mois après l’arrêt du traitement (voir 7.1.1 Femmes enceintes). Les hommes doivent utiliser une méthode de contraception durant toute la durée du traitement par CAELYX et jusqu’à six mois après l’arrêt du traitement, afin d’éviter que leur partenaire ne devienne enceinte.
Fertilité
Il n’existe aucune donnée sur les effets de CAELYX sur la fertilité.
Risque tératogène
CAELYX peut être fœtotoxique lorsqu’il est administré aux femmes enceintes. En outre, il est embryotoxique chez la rate, et embryotoxique et abortif chez la lapine. Une tératogénicité ne peut être exclue. (voir 2 Contre-indications et 7.1.1 Femmes enceintes).
Respiratoire
Maladie pulmonaire interstitielle (MPI)
Une maladie pulmonaire interstitielle (MPI), qui peut apparaître de façon aiguë, a été observée chez des patients recevant CAELYX, incluant des cas mortels (voir 8 Effets indésirables). Si les patients présentent une aggravation des symptômes respiratoires tels que dyspnée, toux sèche et fièvre, CAELYX doit être interrompu et le patient doit être rapidement examiné. Si la MPI est confirmée, la prise de CAELYX doit être interrompue et le patient doit recevoir un traitement approprié.
Peau
Érythrodysesthésie palmo-plantaire (EPP)
Des 254 patientes atteintes d’un cancer du sein qui ont été traitées par CAELYX à raison de 50 mg/m2 de surface corporelle, toutes les 4 semaines, 42 (17 %) ont signalé une érythrodysesthésie palmo-plantaire de grade 3, mais aucun cas d’érythrodysesthésie palmo-plantaire de grade 4 n’a été signalé. Les arrêts de traitement dus à l’érythrodysesthésie palmo-plantaire ont été peu fréquents (17 patientes, soit 7 %).
Des 512 patientes atteintes d’un cancer de l’ovaire qui ont été traitées par CAELYX à raison de 50 mg/m2 de surface corporelle, 100 (19,5 %) ont signalé une érythrodysesthésie palmo-plantaire de grade 3 liée au traitement, et 3 (0,6 %), une érythrodysesthésie palmo-plantaire de grade 4 liée au traitement, ce qui a entraîné l’abandon du traitement chez 19 (3,7 %) d’entre elles.
Parmi 705 patients souffrant d’un sarcome de Kaposi lié au sida qui ont été traités par CAELYX à raison de 20 mg/m2 de surface corporelle, 24 (3,4 %) ont manifesté une érythrodysesthésie palmo-plantaire; on a mis fin au traitement chez 3 (0,9 %) d’entre eux.
L’érythrodysesthésie palmo-plantaire se caractérise par des éruptions cutanées maculaires, rougeâtres et douloureuses, par une enflure et, dans certains cas, par une desquamation de la peau des mains et des pieds.
En général, ce syndrome est apparu après 2 ou 3 cycles de traitement, mais il peut se manifester plus tôt. Dans la plupart des cas, il s’agit de réactions bénignes qui disparaissent au bout d’une à deux semaines avec ou sans corticothérapie, de sorte qu’il n’y a pas lieu de décaler le traitement outre mesure. Toutefois, une modification de la dose peut se révéler nécessaire pour prendre en charge l’érythrodysesthésie palmo-plantaire (voir 4.2 Dose recommandée et modification posologique). Ces réactions peuvent être suffisamment graves et débilitantes chez certains patients pour imposer l’arrêt du traitement.
Des stratégies de prévention et de traitement de cette affection consistent à garder les mains et les pieds frais en les faisant tremper dans de l’eau fraîche (dans une bassine, une baignoire, une piscine, etc.), à éviter qu’ils ne soient exposés à une chaleur excessive ou à de l’eau très chaude et à ne pas les serrer dans des chaussettes, des gants ou des chaussures très ajustés. L’érythrodysesthésie palmo-plantaire semble surtout liée au schéma posologique; il est donc possible de l’atténuer en espaçant les doses de CAELYX de 1 à 2 semaines de plus ou en réduisant la dose de CAELYX administrée. Dans certains cas, on a recouru à la pyridoxine pour tenter d’atténuer les symptômes d’érythrodysesthésie palmo-plantaire.
Radiothérapie
La recrudescence d’un effet cutané associé à une radiothérapie antérieure a été observée à la suite de l’administration de CAELYX.
Seconds cancers primitifs
Cancer de la bouche
Des cas de cancer secondaire de la bouche (y compris des cas mortels) ont été signalés chez des patients ayant été exposés à CAELYX. Des cas de cancer secondaire de la bouche ont été diagnostiqués pendant ou après le traitement par CAELYX, et jusqu’à 6 ans après l’administration de la dernière dose. Les patients devraient être examinés régulièrement afin de détecter la présence d’ulcères ou de tout inconfort dans la bouche, car ceux-ci pourraient être indicateurs d’un cancer secondaire de la bouche (voir 8.5 Effets indésirables observés après la mise en marché).
Leucémie myéloïde aiguë et syndrome myélodysplasique secondaires
Comme tous les antinéoplasiques susceptibles d’endommager l’ADN, la doxorubicine en traitement d’association a entraîné des cas de leucémie myéloïde aiguë et de syndrome myélodysplasique secondaires. Par conséquent, tout patient recevant de la doxorubicine ou CAELYX doit faire l’objet d’une étroite surveillance hématologique (voir 8.5 Effets indésirables observés après la mise en marché).
7.1 Populations particulières
7.1.1 Grossesse
CAELYX ne doit pas être administré aux femmes enceintes. Les femmes capable de procréer doivent utiliser des mesures contraceptives adéquates durant toute la durée du traitement par CAELYX et jusqu’à huit mois après l’arrêt du traitement.
CAELYX peut être fœtotoxique lorsqu’il est administré aux femmes enceintes. En outre, il est embryotoxique chez la rate, et embryotoxique et abortif chez la lapine. Une tératogénicité ne peut être exclue (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
Il n’existe aucune information concernant la présence de doxorubicine dans le lait maternel, son absorption et ses effets sur le nourrisson allaité, ou encore ses effets sur la production de lait. On ignore si la doxorubicine est excrétée dans le lait maternel chez l’humain. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel. La doxorubicine pouvant causer des effets indésirables graves chez le nourrisson, les mères qui allaitent doivent cesser d’allaiter avant de commencer à prendre CAELYX.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 60 ans) : L’expérience clinique avec CAELYX chez les personnes âgées de plus de 60 ans est limitée (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Cancer du sein
Description des patientes : 254 femmes atteintes d’un cancer du sein de stade avancé qui n’avaient jamais reçu de chimiothérapie pour des métastases ont été traitées par CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) à raison de 50 mg/m2 de surface corporelle toutes les 4 semaines dans le cadre d’un essai clinique de phase III. Les effets indésirables signalés le plus souvent en rapport avec le traitement comprenaient l’érythrodysesthésie palmo-plantaire (48,0 %) et la nausée (37,0 %) (Tableau 7). Ces effets étaient en général bénins et réversibles; des cas graves (grade 3) n’ont été signalés que dans 17,0 % et 3,0 % des cas, respectivement. Par ailleurs, aucun cas potentiellement mortel (grade 4) d’érythrodysesthésie palmo-plantaire ou de nausée n’a été signalé. Dans peu de cas, ces réactions ont entraîné un abandon définitif du traitement (dans 7,0 % et 0 % des cas, respectivement). Une alopécie prononcée (ou la perte de tous les cheveux) n’a été observée que chez 7,0 % des patientes traitées par CAELYX, alors qu’elle a été constatée chez 54,0 % des patientes traitées par la doxorubicine.
Peu d’effets indésirables d’ordre hématologique ont été rapportés : ils étaient en général légers ou modérés et ont pu être traités. Peu de cas d’anémie, de neutropénie, de leucopénie et de thrombocytopénie ont été rapportés (fréquences respectives de 5,0 %, 4,0 %, 2,0 % et 1,0 %). Des effets potentiellement mortels (grade 4) d’ordre hématologique ont été signalés dans moins de 1,0 % des cas. Le recours à des facteurs de croissance ou à des transfusions a donc été minime (chez 5,1 % et 5,5 % des patientes, respectivement). Une neutropénie fébrile a été observée chez 3 (1,2 %) des 254 patientes traitées par CAELYX et chez 8 (3,1 %) des 255 patientes traitées par la doxorubicine.
Tableau 7. Effets indésirables liés au traitement signalés lors d’un essai clinique sur le cancer du sein (I97-328) chez au moins 5 % des patientes traitées par CAELYX (classification par gravité et par système ou appareil)
| Effet | I97-328 | I97-328 |
| indésirable | Tous grades | Grades 3 et 4 |
| confondus | % | |
| / système | ||
| % | ||
| ou appareil | ||
| Organisme entier | ||
Asthénie Érythème Fatigue Fièvre Faiblesse | 10 7 12 8 6 | 1 < 1 < 1 0 < 1 |
| Gastro-intestinal | ||
Douleurs abdominales 8 1 Anorexie 11 1 Constipation 8 < 1 Diarrhée 7 1 Ulcères buccaux 5 < 1 Inflammation des muqueuses 23 4 Nausées 37 3 Stomatite 22 5 Vomissements 19 < 1
| Érythrocytes | ||
| Anémie | 5 | 1 |
| Peau et annexes cutanées | ||
Alopécie EPP* Anomalie de la pigmentation Éruptions cutanées | 20 48 8 10 | 0 17 < 1 2 |
* Érythrodysesthésie palmo-plantaire (syndrome d’enflure douloureuse des mains et des pieds). Aucun cas potentiellement mortel (grade 4) n’a été signalé.
Cancer de l’ovaire
Essais sur le traitement du cancer de l’ovaire (phases II et III)
Les renseignements au sujet des effets indésirables proviennent des données recueillies auprès de 512 patientes atteintes d’un cancer de l’ovaire et traitées par CAELYX à raison de 50 mg/m2 de surface corporelle. Au cours des essais effectués chez ces patientes, la dose cumulative médiane administrée s’élevait à 150,6 mg/m2 de surface corporelle, la durée médiane du cycle de traitement était de 30,0 jours et le nombre médian de jours pendant lesquels les patientes recevaient le médicament se chiffrait à 65,5.
Au total, 509 (99,4 %) des 512 patientes ayant participé à ces essais ont signalé 5 026 événements indésirables. Des événements indésirables liés au traitement ont été observés chez 484 de ces patientes (94,5 %). Des événements indésirables liés au traitement ont entraîné le décès de 4 (0,8 %) patientes, tandis que des événements indésirables liés au traitement et ayant menacé le pronostic vital (grade 4) ont été rapportés chez 38 (7,4 %) patientes.
Les cas de myélosuppression étaient majoritairement bénins ou modérés et ont pu être traités. La leucopénie (33,2 %) était l’événement indésirable d’ordre hématologique le plus couramment signalé, suivie de l’anémie (32,2 %), de la neutropénie (31,6 %) et de la thrombocytopénie (10,7 %). Les cas où ces effets indésirables d’ordre hématologique ont menacé la vie des patientes (grade 4) ont été extrêmement rares (1,6 %, 0,4 %, 2,9 % et 0,2 %, respectivement). Il a rarement été nécessaire d’avoir recours aux facteurs de croissance (moins de 5 % des cas), alors qu’il a fallu procéder à des transfusions chez 15 % des patientes environ.
Les effets indésirables liés au traitement qui ont souvent été signalés comprennent l’érythrodysesthésie palmo-plantaire (46,1 %) et la stomatite (38,9 %). Ces effets étaient bénins pour la plupart, des cas graves (grade 3) de ces affections ayant été signalés chez 19,5 % et 8,0 % des patientes respectivement. Des cas où le pronostic vital a été menacé (grade 4) ont été rapportés chez 0,6 % et 0,8 % des patientes respectivement. Ces effets indésirables ont rarement abouti à l’arrêt définitif du traitement (moins de 5 % et moins de 1 % des cas respectivement).
Les autres effets indésirables liés au traitement qui ont souvent été signalées (5 % et plus des patientes) comprennent les nausées (38,1 %), l’asthénie (34,0 %), les éruptions cutanées (25,0 %), les vomissements (24,4 %), l’alopécie (17,4 %), la constipation (12,9 %), l’anorexie (12,1 %), les troubles des muqueuses (14,5 %), la diarrhée (11,7 %), les douleurs abdominales (8,2 %), la fièvre (9,4 %), la paresthésie (7,6 %), la douleur (7,4 %), la décoloration de la peau (6,1 %), la pharyngite (6,4 %), la sécheresse de la peau (5,9 %), la dyspepsie (5,5 %) et la somnolence (5,1 %).
Tableau 8. Récapitulation des événements indésirables liés au traitement signalés chez au moins 1 % des patientes traitées pour un cancer de l’ovaire (classification par gravité [grades 3 et 4] et par système ou appareil selon les termes privilégiés par le système COSTART)
| Événement indésirable | Patientes atteintes d’un cancer de l’ovaire et traitées par | ||
| CAELYX | |||
| n = 512 | |||
| Nbre de patientes (%) ayant | |||
| signalé un événement | n = 484 (94,5 %) | ||
| indésirable lié au | |||
| traitement | |||
| Grade 3 | Grade 4 | Tous grades confondus | |
| Organisme entier | |||
| Asthénie | 34 (6,6) | 0 | 174 (34,0) |
| Trouble des muqueuses | 16 (3,1) | 0 | 74 (14,5) |
| Gastro-intestinal | |||
| Stomatite | 41 (8,0) | 5 (0,8) | 199 (38,9) |
| Nausées | 21 (4,1) | 1 (0,2) | 195 (38,1) |
| Vomissements | 22 (4,3) | 3 (0,6) | 125 (24,4) |
| Hématopoïétique et lymphatique | |||
| Leucopénie | 36 (7,0) | 8 (1,6) | 170 (33,2) |
| Anémie | 28 (5,5) | 2 (0,4) | 165 (32,2) |
| Neutropénie | 46 (9,0) | 15 (2,9) | 162 (31,6) |
| Thrombocytopénie | 6 (1,2) | 1 (0,2) | 55 (10,7) |
| Peau et annexes cutanées | |||
Syndrome d’enflure douloureuse des mains et des pieds* | 100 (19,5) | 3 (0,6) | 236 (46,1) |
| Éruptions cutanées | 17 (3,3) | 1 (0,2) | 128 (25,0) |
| Alopécie | 6 (1,2) | 0 | 89 (17,4) |
* Érythrodysesthésie palmo-plantaire (EPP).
Sarcome de Kaposi lié au sida
Les renseignements au sujet des événements indésirables proviennent des données recueillies dans le cadre de quatre essais ouverts ayant porté sur 711 patients atteints du sarcome de Kaposi lié au sida, ainsi que de deux essais contrôlés ayant regroupé 254 patients. La plupart des patients ont reçu une dose de 20 mg/m2 (de surface corporelle) de CAELYX toutes les 2 à 3 semaines.
Essais ouverts
Au cours des essais ouverts, la dose cumulative médiane de CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) était de 120 mg/m2 de surface corporelle. Dans l’ensemble, 90,1 % des participants à ces études présentaient un déficit immunitaire, leur nombre médian de lymphocytes CD4 se chiffrant à 20 cellules/mm3.
Comme on s’y attendait, les patients recevaient de nombreux autres médicaments de façon concomitante. Plus de la moitié d’entre eux (58,1 %) prenaient l’un des 4 agents antirétroviraux présentement offerts sur le marché. La zidovudine (AZT) était le produit employé par le plus grand nombre de patients (34,3 %) suivie, par ordre décroissant, de la didanosine (ddI), de la zalcitabine (ddC) et de la stavudine (d4T). D’autres antiviraux ont été utilisés fréquemment : 55,7 % des patients ont reçu de l’acyclovir à un moment ou l’autre au cours de l’essai, 28,9 % ont pris du ganciclovir, et 16,4 %, du foscarnet. On a également noté l’utilisation fréquente d’antifongiques administrés par voie systémique; ainsi, 75,7 % des patients ont eu recours au fluconazole. Les patients ont également reçu divers traitements prophylactiques contre les infections opportunistes; l’association composée de sulfaméthoxazole et de triméthoprime a été le traitement le plus souvent prescrit chez 54,9 % des patients.
Dans de nombreux cas, il s’est révélé difficile de déterminer si les événements indésirables étaient attribuables à CAELYX, au traitement concomitant ou aux maladies sous-jacentes. Ainsi, parmi les 711 patients chez lesquels des événements indésirables ont été observés, 84,6 % ont rapporté un ou plusieurs événements indésirables jugés par les investigateurs comme étant possiblement, probablement ou effectivement liés au traitement par CAELYX. La principale raison pour laquelle on a dû mettre fin au traitement a été le décès du patient (32,3 % des cas). Les effets indésirables n’ont mené que rarement (5,3 % des patients) à l’abandon du traitement.
Essais contrôlés
Dans le cadre des deux essais contrôlés, la dose médiane de CAELYX administrée à chaque cycle de traitement a été de 20 mg/m2 de surface corporelle et le traitement a duré en moyenne 81,1 jours. La majorité des sujets présentaient un mauvais pronostic. Parmi les patients des 3 groupes, plus de 98,4 % présentaient des lésions sarcomateuses sous-cutanées, 21,7 % montraient une atteinte pulmonaire et 15,7 % montraient une atteinte gastro-intestinale. Chez la majorité des patients des 3 groupes, le nombre de lymphocytes CD4 était inférieur à 50 cellules/mm3.
Un nombre moins élevé de patients traités par CAELYX sont décédés au cours des essais contrôlés (16,9 %) que pendant les essais ouverts. En outre, 10,6 % des patients ayant reçu CAELYX ont dû être retirés des essais avant la fin en raison des événements indésirables. En général, le profil d’innocuité du médicament chez les patients ayant participé aux essais contrôlés s’est révélé comparable au profil d’innocuité observé chez les patients traités dans le cadre des essais ouverts. Des infections opportunistes, telles que les candidoses (47,8 %), les infections par le cytomégalovirus (37,5 %), les pneumonies à Pneumocystis carinii (20,6 %) et les infections par le complexe Mycobacterium avium (10,1 %), quelle qu’en soit la cause, ont été souvent observées chez des patients atteints d’un sarcome de Kaposi lié au sida recevant CAELYX. Le tableau suivant résume les événements indésirables survenus chez 5 % ou plus des patients au cours des essais ouverts et des essais contrôlés, et considérés par les investigateurs comme étant possiblement ou probablement liés au médicament à l’étude.
Tableau 9. Événements indésirables survenus chez 5 % ou plus des patients atteints d’un sarcome de Kaposi lié au sida, au cours des essais ouverts et des essais contrôlés et considérés comme étant possiblement ou probablement liés au médicament à l’étude (classification par système ou appareil selon les termes privilégiés par le système COSTART).
| CAELYX | CAELYX | ABV3 | BV4 | |
| (Essais | (Essais | |||
| ouverts)1 | contrôlés)2 | |||
| Nombre de patients | 711 | 254 | 125 | 1 2 0 |
| Nombre de patients ayant rapporté des événements indésirables | 566 (79,6 %) | 192 (75,6 %) | 114 (91,2 %) | 92 (76,7 %) |
| Nombre de patients ayant rapporté des événements indésirables (classification par système ou appareil selon les termes privilégiés par le système COSTART) | ||||
Organisme entier Asthénie Fièvre Céphalées Douleurs abdominales Frissons Douleur Anomalies des résultats d’analyses Frissons et fièvre Malaise | 165 (23,2 %) 67 (9,4 %) 62 (8,7 %) 30 (4,2 %) 16 (2,3 %) 8 (1,1 %) 10 (1,4 %) 3 (0,4 %) 2 (0,3 %) 3 (0,4 %) | 55 (21,7 %) 29 (11,4 %) 13 (5,1 %) 7 (2,8 %) 3 (1,2 %) 2 (0,8 %) 3 (1,2 %) 8 (3,1 %) 2 (0,8 %) 2 (0,8 %) | 72 (57,6 %) 37 (29,6 %) 38 (30,4 %) 9 (7,2 %) 7 (5,6 %) 8 (6,4 %) 7 (5,6 %) 0 6 (4,8 %) 6 (4,8 %) | 43 (35,8 %) 10 (8,3 %) 22 (18,3 %) 4 (3,3 %) 1 (0,8 %) 6 (5,0 %) 2 (1,7 %) 7 (5,8 %) 6 (5,0 %) 1 (0,8 %) |
Cardiovasculaire Phlébite | 2 (0,3 %) 2 (0,3 %) | 1 (0,4 %) 1 (0,4 %) | 6 (4,8 %) 6 (4,8 %) | 1 (0,8 %) 1 (0,8 %) |
Gastro-intestinal Nausées Diarrhée Stomatite Nausées et vomissements Vomissements Candidose buccale Anorexie Constipation | 207 (29,1 %) 91 (12,8 %) 53 (7,5 %) 45 (6,3 %) 29 (4,1 %) 25 (3,5 %) 40 (5,6 %) 8 (1,1 %) 12 (1,7 %) | 57 (22,4 %) 36 (14,2 %) 10 (3,9 %) 12 (4,7 %) 2 (0,8 %) 8 (3,1 %) 2 (0,8 %) 6 (2,4 %) 2 (0,8 %) | 77 (61,6 %) 54 (43,2 %) 11 (8,8 %) 4 (3,2 %) 15 (12,0 %) 17 (13,6 %) 2 (1,6 %) 17 (13,6 %) 8 (6,4 %) | 37 (30,8 %) 14 (11,7 %) 3 (2,5 %) 2 (1,7 %) 10 (8,3 %) 3 (2,5 %) 4 (3,3 %) 3 (2,5 %) 9 (7,5 %) |
Hématopoïétique et lymphatique Leucopénie Anémie Thrombocytopénie Anémie hypochrome | 471 (66,2 %) 435 (61,2 %) 145 (20,4 %) 66 (9,3 %) 68 (9,6 %) | 144 (56,7 %) 138 (54,3 %) 19 (7,5 %) 15 (5,9 %) 9 (3,5 %) | 63 (50,4 %) 56 (44,8 %) 14 (11,2 %) 6 (4,8 %) 6 (4,8 %) | 49 (40,8 %) 46 (38,3 %) 9 (7,5 %) 12 (10,0 %) 6 (5,0 %) |
Neurologique Paresthésie Neuropathie Névrite périphérique | 15 (2,1 %) 6 (0,8 %) 4 (0,6 %) 6 (0,8 %) | 10 (3,9 %) 6 (2,4 %) 3 (1,2 %) 2 (0,8 %) | 30 (24,0 %) 14 (11,2 %) 9 (7,2 %) 10 (8,0 %) | 28 (23,3 %) 14 (11,7 %) 11 (9,2 %) 5 (4,2 %) |
Peau et annexes cutanées Alopécie Éruptions cutanées | 81 (11,4 %) 63 (8,9 %) 19 (2,7 %) | 30 (11,8 %) 18 (7,1 %) 12 (4,7 %) | 55 (44,0 %) 53 (42,4 %) 5 (4,0 %) | 12 (10,0 %) 10 (8,3 %) 2 (1,7 %) |
- 1. Patients traités par CAELYX pendant les essais ouverts.
- 2. Patients traités par CAELYX pendant les essais contrôlés (vs ABV ou BV).
- 3. ABV (adriamycine, bléomycine, vincristine).
- 4. BV (bléomycine, vincristine).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Cancer du sein
Les effets indésirables signalés chez 1 % ou plus mais moins de 5 % des 254 femmes atteintes d’un cancer du sein et traitées par CAELYX (mais n’ayant jamais été rapportées dans le cadre des essais cliniques sur CAELYX) ont été les suivants : mastodynie, crampes aux jambes, œdème, œdème des jambes, neuropathie périphérique, douleur buccale, arythmie ventriculaire, folliculite, douleur osseuse, douleurs ostéomusculaires, thrombocythémie, boutons de fièvre (non herpétiques), mycoses, épistaxis, infection des voies respiratoires supérieures, éruption bulleuse, dermatite, éruption érythémateuse, sécheresse de la peau, prurit, décoloration de la peau, peau écailleuse, troubles unguéaux, larmoiement, vision trouble, bouffées vasomotrices, perte de poids, dyspepsie et dyspnée.
Cancer de l’ovaire
D’autres effets indésirables ont été signalés, mais moins fréquemment (de 1 à moins de 5 % des patientes). Ce sont les suivantes : œdème des membres, candidose buccale, vasodilatation, ulcérations buccales, prurit, réaction allergique, déshydratation, dyspnée, éruptions vésico-bulleuses, frissons, infection, perte pondérale, œsophagite, troubles cutanés, dermatite exfoliatrice, troubles cardiovasculaires, douleurs thoraciques, étourdissements, éruptions maculopapuleuses, gastrite, myalgie, dorsalgie, dépression, insomnie, dysphagie, augmentation de la toux, transpiration, nausées et vomissements, malaises, dysgueusie, infection urinaire, conjonctivite, acné, gingivite, zona, anémie hypochrome essentielle, anxiété, vaginite, céphalées, flatulences, sécheresse de la bouche, cachexie, neuropathie, hypertonie, ulcères cutanés et dysurie.
Sarcome de Kaposi lié au sida
Incidence de 1 % à 5 % d’effets indésirables (possiblement ou probablement liés au médicament à l’étude) chez les patients atteints d’un sarcome de Kaposi lié au sida et traités par CAELYX
Organisme entier : dorsalgie, douleur, douleur thoracique, infection, réaction allergique, réaction anaphylactoïde, syndrome pseudogrippal, troubles des muqueuses.
Cardiovasculaire : hypotension, tachycardie, vasodilatation.
Gastro-intestinal : anomalies des résultats des épreuves fonctionnelles hépatiques, dyspepsie, dysphagie, glossite, stomatite aphteuse, ulcérations buccales.
Hématopoïétique et lymphatique : augmentation du taux de prothrombine, hémolyse, pancytopénie.
Métabolisme et nutrition : augmentation des taux d’ALT et d’AST, bilirubinémie, perte pondérale.
Neurologique : étourdissements, labilité émotionnelle, somnolence.
Respiratoire : dyspnée, pneumonie.
Peau et annexes cutanées : herpès, prurit, sécheresse de la peau.
Autres : albuminurie, rétinite.
Incidence inférieure à 1 % d’effets indésirables (possiblement ou probablement liés au médicament à l’étude) chez les patients atteints d’un sarcome de Kaposi lié au sida et traités par CAELYX
Organisme entier : abcès, candidose, cellulite, cryptococcose, douleur au point d’injection, douleur rétrosternale, hémorragie au point d’injection, hypothermie, lésion radique, néoplasme, œdème du visage, réaction au point d’injection, sepsis, troubles du système immunitaire.
Cardiovasculaire : arythmie, arythmie ventriculaire, bloc de branche, bradycardie, cardiomégalie, épanchement péricardique, extrasystoles supraventriculaires, extrasystoles ventriculaires, hémorragie, insuffisance cardiaque, insuffisance cardiaque congestive, migraine, palpitations, syncope, thrombophlébite, thrombophlébite profonde, thrombose, trouble cardiovasculaire, trouble vasculaire périphérique.
Gastro-intestinal : augmentation de l’appétit, atteinte hépatique, atteinte rectale, cholangite sclérosante, colite, diarrhée sanglante, éructations, fécalome, gastrite, gingivite, hématémèse, hémorragie gastro-intestinale, hépatite, hépato-splénomégalie, ictère, ictère cholostatique, insuffisance hépatique, leucoplasie buccale, mélæna, œsophagite, pancréatite, rectite ulcéro-hémorragique, sécheresse de la bouche, stomatite ulcéreuse, ténesme, ulcération œsophagienne.
Endocrinien : diabète sucré.
Hématopoïétique et lymphatique : anomalie érythrocytaire, baisse des taux de thromboplastine, éosinophilie, lymphadénopathie, lymphangite, lymphœdème, myélosuppression, pétéchies, pseudolymphome, purpura.
Métabolisme et nutrition : augmentation du taux d’azote uréique du sang, augmentation du taux de créatinine, augmentation du taux de LDH, cachexie, cétose, déshydratation, gain pondéral, hypercalcémie, hyperkaliémie, hyperlipémie, hypernatrémie, hyperphosphatémie, hyperuricémie, hypoglycémie, hypokaliémie, hypomagnésémie, hypophosphatémie, hypoprotéinémie, œdème, œdème des membres.
Musculo-squelettique : arthralgie, atteinte osseuse, douleur osseuse, myalgie, myasthénie, myosite, trouble articulaire.
Neurologique : accident vasculaire cérébral, amoindrissement des réflexes, anxiété, confusion, convulsions, dépression, dysarthrie, dyskinésie, hypertonie, hypokinésie, hypotonie, insomnie, nervosité, nystagmus, paralysie, rêves anormaux, syndrome cérébral aigu, troubles de la démarche, troubles de la pensée, vertiges.
Respiratoire : augmentation de la toux, asthme, bronchite, épanchement pleural, hoquet, hyperventilation, pharyngite, pneumothorax, rhinite, sinusite, trouble pulmonaire.
Peau et annexes cutanées : acné, candidose cutanée, décoloration de la peau, dermatite exfoliatrice, eczéma, éruptions maculopapuleuses, éruptions pustuleuses, érythème noueux, furonculose, leucodermie, nécrose de la peau, psoriasis, séborrhée, ulcère de la peau, zona.
Organes sensoriels : acouphène, cécité, conjonctivite, diplopie, douleur oculaire, dysgueusie, névrite optique, otite moyenne, troubles oculaires, vision anormale.
Génito-urinaire : anomalie de la fonction rénale, anomalie urinaire, balanite, cystite, dysurie, glycosurie, hématurie, insuffisance rénale, œdème génital, trouble prostatique, trouble testiculaire.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Cancer du sein
Les anomalies importantes sur le plan clinique (grades 3 et 4) dans ce groupe de patientes atteintes d’un cancer du sein comprenaient une augmentation des taux de bilirubine totale (2,4 %) et d’AST (1,6 %).
Les hausses du taux d’ALT étaient moins fréquentes (< 1 %). Aucune augmentation importante sur le plan clinique de la créatininémie n’a été signalée. Les effets hématologiques importants sur le plan clinique ont été peu fréquents et peu marqués, comme en témoignent la leucopénie (4,3 %), l’anémie (3,9 %), la neutropénie (1,6 %) et la thrombocytopénie (1,2 %). Un sepsis a été signalé chez 1 % des patientes. Voir le tableau 7.
Cancer de l’ovaire
Chez les patientes atteintes d’un cancer de l’ovaire ayant participé aux essais cliniques effectués avec CAELYX, on a relevé des anomalies des paramètres biochimiques qui étaient significatives sur le plan clinique, telles que des augmentations de la bilirubinémie totale (habituellement chez les patientes atteintes de métastases hépatiques) (5 %) et du taux de créatinine sérique (5 %).
Les résultats significatifs sur le plan clinique, soit une neutropénie (11,4 %), une anémie (5,7 %) et une thrombocytopénie (1,2 %) de grade 3 ou 4, étaient peu nombreux. On a relevé encore moins souvent des hausses du taux d’AST (moins de 1 %). Les cas de sepsis lié à une leucopénie ont été peu fréquents (dans moins de 1 % des cas).
Essai de base de phase III – Cancer de l’ovaire
Dans l’essai de base de phase III portant sur le traitement du cancer de l’ovaire, les profils de toxicité des deux agents à l’étude – CAELYX et le topotécan – se sont révélés très différents.
L’hématotoxicité était plus fréquente, et les effets habituellement de grade 3 ou 4, chez les patientes traitées par le topotécan, par rapport à celles qui avaient reçu CAELYX (neutropénie : 77 % vs 12 %; thrombocytopénie : 34 % vs 1 %; et anémie : 28 % vs 5 % respectivement). Des événements indésirables hématologiques de grade 3 ou 4 ont été observés chez 90 % des patientes traitées par le topotécan, comparativement à 55 % des patientes ayant reçu CAELYX.
La plupart des événements indésirables liés à CAELYX étaient légers à modérés, à l’exception de l’érythrodysesthésie palmo-plantaire (EPP) et de la stomatite. Cependant, ces deux effets ont été traités avec succès par une modification de la dose et ont rarement entraîné l’abandon du traitement (4 % pour l’EPP et 1 % pour la stomatite).
Aucune donnée ne laissait croire à une corrélation entre la dose cumulative de CAELYX et une variation de la FEVG (fraction d’éjection ventriculaire gauche) par rapport à la valeur préthérapeutique.
Les effets toxiques du topotécan se sont plus souvent traduits par une morbidité et des séquelles potentiellement mortelles que les principaux événements indésirables liés à CAELYX.
Lors de l’essai de base de phase III sur le traitement du cancer de l’ovaire comparant CAELYX au topotécan, 3 décès survenus dans le groupe traité par le topotécan des suites d’un sepsis secondaire à une neutropénie ont été jugés liés au traitement. Aucun décès lié au traitement n’a été observé dans le groupe traité par CAELYX. On n’a noté aucun cas de fièvre neutropénique ou de sepsis lié au traitement dans le groupe traité par CAELYX.
Tableau 10. Événements indésirables liés au traitement signalés par plus de 10 % des patientes atteintes d’un cancer de l’ovaire, quel que soit le médicament utilisé (essai de base de phase III)
| CAELYX | Topotécan | |||||
| (n = 239) | (n = 235) | |||||
| Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | |
| Événements | ||||||
| grades | grades | |||||
| indésirables | ||||||
| confondus | confondus | |||||
| 222 | 132 | 20 (8 %) | 232 | 176 (75 %) | 158 | |
| (93 %) | (55 %) | (99 %) | (67 %) | |||
| Organisme entier | ||||||
| Asthénie | 75 (31 %) | 13 (5 %) | 0 | 104 (44 %) | 17 (7 %) | 0 |
| Trouble des muqueuses | 33 (14 %) | 8 (3 %) | 0 | 7 (3 %) | 0 | 0 |
| Fièvre | 28 (12 %) | 0 | 0 | 49 (21 %) | 6 (3 %) | 5 (2 %) |
| Douleurs abdominales | 20 (8 %) | 3 (1 %) | 0 | 29 (12 %) | 3 (1 %) | 1 (< 1 %) |
| Gastro-intestinal | ||||||
| Stomatite | 95 (40 %) | 19 (8 %) | 1 (< 1 %) | 35 (15 %) | 1 (< 1 %) | 0 |
| Nausées | 85 (36 %) | 6 (3 %) | 1 (< 1 %) | 127 (54 %) | 12 (5 %) | 2 (1 %) |
| Vomissements | 58 (24 %) | 11 (5 %) | 2 (1 %) | 81 (35 %) | 14 (6 %) | 2 (1 %) |
| Constipation | 33 (14 %) | 0 | 0 | 58 (25 %) | 3 (1 %) | 1 (< 1 %) |
| Diarrhée | 28 (12 %) | 4 (2 %) | 0 | 49 (21 %) | 5 (2 %) | 1 (< 1 %) |
| Anorexie | 26 (11 %) | 1 (< 1 %) | 0 | 32 (14 %) | 1 (< 1 %) | 0 |
| Hématopoïétique et lymphatique | ||||||
| Leucopénie | 87 (36 %) | 21 (9 %) | 3 (1 %) | 149 (63 %) | 82 (35 %) | 35 (15 %) |
| Anémie | 85 (36 %) | 12 (5 %) | 1 (< 1 %) | 169 (72 %) | 58 (25 %) | 8 (3 %) |
| Neutropénie | 84 (35 %) | 19 (8 %) | 10 (4 %) | 191 (81 %) | 33 (14 %) | 145 (62 %) |
| Thrombocytopénie | 31 (13 %) | 3 (1 %) | 0 | 152 (65 %) | 40 (17 %) | 40 (17 %) |
| Peau et annexes cutanées | ||||||
| EPP* | 117 (49 %) | 53 (22 %) | 2 (1 %) | 2 (1 %) | 0 | 0 |
| Éruptions cutanées | 58 (24 %) | 10 (4 %) | 0 | 18 (8 %) | 1 (< 1 %) | 0 |
| Alopécie | 38 (16 %) | 3 (1 %) | 0 | 115 (49 %) | 14 (6 %) | 0 |
* Érythrodysesthésie palmo-plantaire.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables graves suivants sont tirés de déclarations spontanées, de cas décrits dans des publications médicales, du programme d’accès élargi ou d’études cliniques autres que les études internationales réalisées pour l’homologation du produit. Parce que ces effets ont été signalés spontanément au sein d’une population dont la taille n’a pas été déterminée de façon précise, il n’est pas toujours possible d’estimer leur fréquence avec certitude ni d’établir clairement un lien de causalité entre ces derniers et l’exposition au médicament.
Sang et système lymphatique : myélosuppression associée à une anémie, à une thrombocytopénie, à une leucopénie ou à une neutropénie fébrile.
Tumeurs bénignes, malignes ou de nature indéterminée (y compris des kystes et des polypes) : cancer secondaire de la bouche, y compris des cas mortels (voir 7 Mises en garde et précautions, Seconds cancers primitifs, Cancer de la bouche), leucémie myéloïde aiguë et syndrome myélodysplasique secondaires (voir 7 Mises en garde et précautions, Seconds cancers primitifs, Leucémie myéloïde aiguë et syndrome myélodysplasique secondaires).
Neurologique : convulsions (voir 7 Mises en garde et précautions, Généralités, Réactions liées à la perfusion).
Peau et tissu sous-cutané : affections cutanées graves, y compris érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse bulleuse toxique et kératose lichénoïde.
Vasculaires : thrombophlébite, thrombose veineuse et embolie pulmonaire. Les patients atteints de cancer sont exposés à un plus grand risque de maladie thrombo-embolique.
Troubles respiratoires, thoraciques et médiastinaux : maladie pulmonaire interstitielle
Troubles urinaires et rénaux : Des cas de microangiopathie thrombotique limitée au rein ont été signalés chez des patients ayant reçu une exposition cumulative élevée à la doxorubicine liposomale pégylée.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude systématique portant sur CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) et les interactions médicamenteuses n’a été réalisée. CAELYX peut réagir avec les médicaments connus pour leur interaction avec les préparations standard de chlorhydrate de doxorubicine.
On n’a noté aucun autre effet toxique additif chez les patients qui avaient reçu du cyclophosphamide ou des taxanes de façon concomitante.
9.3 Interactions médicament-comportement
Les interactions entre le médicament et le comportement n’ont pas été établies. 9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie Clinique
10.1 Mode d’action
CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) est composé de chlorhydrate de doxorubicine. On croit que le mode d’action du chlorhydrate de doxorubicine est associé à sa capacité de se lier à l’ADN et d’inhiber la synthèse des acides nucléiques. Les études ayant porté sur la structure cellulaire ont montré que cet agent pénètre rapidement dans les cellules, qu’il se lie à la chromatine périnucléaire, qu’il inhibe rapidement l’activité mitotique et la synthèse des acides nucléiques et qu’il induit une mutagenèse et des aberrations chromosomiques.
CAELYX est fait de chlorhydrate de doxorubicine encapsulé dans des liposomes STEALTH® circulant de façon prolongée dans le sang. Les liposomes sont des particules sphériques microscopiques constituées d’une double couche de phospholipides. Ils sont utilisés pour encapsuler les principes actifs qui entrent dans la composition des médicaments. Grâce à un procédé connu sous le nom de pégylation, les liposomes STEALTH® sont recouverts de méthoxypolyéthylène glycol (MPEG), ce qui empêche le système phagocytaire mononucléaire de les détecter et prolonge ainsi leur présence dans le sang.
Représentation d’un liposome STEALTH® :
La demi-vie des liposomes STEALTH® est d’environ 73,9 heures chez les humains. Ils sont stables dans le sang, et une mesure directe des concentrations de doxorubicine liposomale montre 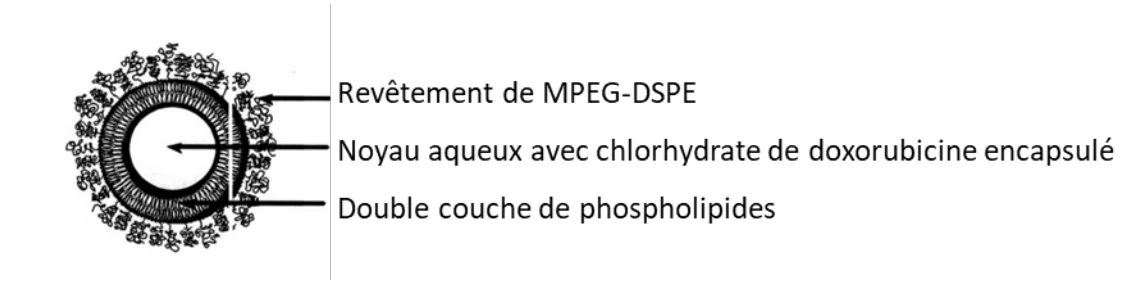 qu’au moins 90 % de la dose de médicament (la méthode utilisée ne permet pas de mesurer les taux de doxorubicine libre lorsque ces derniers sont plus faibles que 5 à 10 %) demeure encapsulée dans les liposomes une fois que ces derniers circulent dans le sang.
On croit qu’en raison de leur petite taille (diamètre approximatif de 100 nm) et de leur présence dans la circulation sanguine pendant des périodes prolongées, les liposomes pégylés CAELYX sont capables de pénétrer dans les vaisseaux tumoraux lésés. Les résultats de diverses études ayant fait appel à des liposomes STEALTH® contenant de l’or colloïdal et visibles au microscope sont venus étayer cette hypothèse. En outre, l’analyse de carcinomes coliques C-26 de souris a permis de prouver que les liposomes STEALTH® circulent bel et bien dans les vaisseaux sanguins et qu’ils pénètrent dans les tumeurs pour s’y accumuler. Une fois les liposomes STEALTH® distribués dans les tissus, le chlorhydrate de doxorubicine encapsulé devient disponible. Le mode de libération n’a pas encore été complètement élucidé.
10.3 Pharmacocinétique
Les caractéristiques pharmacocinétiques de CAELYX ont été évaluées chez 120 patients ayant participé à 10 essais cliniques différents à l’aide de la méthode pharmacocinétique propre aux populations de patients. Les résultats de cette évaluation ont révélé que la biotransformation de CAELYX, administré à des doses allant de 10 à 60 mg/m2 de surface corporelle, s’opère selon un processus non linéaire à deux compartiments, où se surajoute un processus d’ordre zéro et où l’élimination de la substance se produit selon une cinétique de Michaëlis-Menten. La clairance intrinsèque moyenne de CAELYX se chiffrait à 0,030 L/h/m2 (fourchette : de 0,008 à 0,152 L/h/m2), et le volume de distribution moyen dans le compartiment central, à 1,93 L/m2
(fourchette : de 0,96 à 3,85 L/m2), s’approchant ainsi du volume plasmatique. La demi-vie apparente allait de 24 à 231 heures, la moyenne s’étant établie à 73,9 heures. La non-linéarité apparente porte à croire qu’il peut y avoir saturation de la clairance de CAELYX et que les concentrations plasmatiques augmentent proportionnellement plus rapidement que la dose au fur et à mesure que celle-ci est augmentée.
Cancer du sein
Après avoir administré CAELYX à 18 patientes atteintes d’un cancer du sein, on a constaté que ses caractéristiques pharmacocinétiques étaient similaires à celles que l’on avait obtenues dans une population de 120 patients atteints de divers cancers. Ainsi, la clairance intrinsèque moyenne de CAELYX se chiffrait à 0,0160 L/h/m2 (fourchette : de 0,0080 à 0,027 L/h/m2), et le volume de distribution moyen dans le compartiment central, à 1,46 L/m2 (fourchette : de 1,10 à 1,64 L/m2). La demi-vie apparente moyenne s’élevait à 71,5 heures (fourchette : de 45,2 à 98,5 heures).
Cancer de l’ovaire
Après avoir administré CAELYX à 11 patientes atteintes d’un cancer de l’ovaire, on a constaté que ses caractéristiques pharmacocinétiques étaient similaires à celles que l’on avait obtenues dans une population de 120 patients atteints de divers cancers. Ainsi, la clairance intrinsèque moyenne de CAELYX se chiffrait à 0,021 L/h/m2 (fourchette : de 0,009 à 0,041 L/h/m2), et le volume de distribution moyen dans le compartiment central, à 1,95 L/m2 (fourchette : de 1,67 à 2,40 L/m2). La demi-vie apparente moyenne s’élevait à 75,0 heures (fourchette : de 36,1 à 125 heures).
Sarcome de Kaposi lié au sida
Les paramètres pharmacocinétiques de CAELYX que l’on obtient à partir des données plasmatiques et la distribution du médicament dans les tumeurs ont été étudiés chez 42 patients atteints de sarcome de Kaposi lié au sida auxquels on a perfusé, au cours d’une période de 30 minutes, des doses uniques de 10 ou de 20 mg/m2 de surface corporelle. Ainsi, 23 de ces patients ont d’abord reçu une dose unique de 10 mg/m2 suivie, après une période de sevrage de 3 semaines, d’une dose unitaire de 20 mg/m2 de surface corporelle.
Le tableau suivant résume les paramètres pharmacocinétiques de CAELYX :
Tableau 11. Paramètres pharmacocinétiques chez des patients traités par CAELYX (Moyenne
± E.-T.)
| Dose | ||
| Paramètre (unités) | 10 mg/m2 de | 20 mg/m2 de |
| surface | surface | |
| corporelle | corporelle | |
| (n = 23) | (n = 23) | |
| Concentration plasmatique maximale (mcg/mL) | 4,12 ± 0,215 | 8,34 ± 0,49 |
| Clairance plasmatique (L/h/m2) | 0,0556 ± 0,01 | 0,041 ± 0,004 |
| Volume apparent de distribution (L/m2) | 2,83 ± 0,145 | 2,72 ± 0,120 |
| ASC (mcg/mL•h) | 277 ± 32,9 | 590 ± 58,7 |
| Demi-vie (h) de la première phase d’élimination (λ1) | 4,7 ± 1,1 | 5,2 ± 1,4 |
| Demi-vie (h) de la deuxième phase d’élimination (λ2) | 52,3 ± 5,6 | 55,0 ± 4,8 |
D’après les résultats de cette étude, CAELYX a présenté une pharmacocinétique linéaire. L’élimination de CAELYX s’est effectuée en deux phases : une première phase relativement courte (environ 5 heures) et une deuxième phase plus longue (environ 55 heures), qui constitue la majeure partie de l’aire sous la courbe (ASC).
Contrairement au profil pharmacocinétique de la doxorubicine, qui montre un important volume de distribution, le volume apparent de distribution de CAELYX indiquait que ce dernier est surtout confiné au volume vasculaire. Le degré de liaison de CAELYX aux protéines plasmatiques n’a pas été déterminé; toutefois, la doxorubicine se lie aux protéines plasmatiques dans une proportion de 70 % environ.
On a décelé de très faibles taux plasmatiques (de 0,8 à 26,2 ng/mL) de doxorubicinol, le principal métabolite de la doxorubicine, chez des patients qui avaient reçu une dose de CAELYX de 10 ou de 20 mg/m2 de surface corporelle. La clairance plasmatique de CAELYX s’est effectuée lentement et se chiffrait, en moyenne, à 0,042 L/h/m2 pour une dose de 20 mg/m2 de surface corporelle.
Des biopsies de lésions sarcomateuses de Kaposi et de peau saine ont été pratiquées chez 22 patients, 48 et 96 heures après la fin de la perfusion d’une dose de CAELYX de 10 ou de 20 mg/m2 de surface corporelle. On a retrouvé des concentrations beaucoup plus élevées de doxorubicine dans les biopsies des lésions sarcomateuses de Kaposi que dans les biopsies de peau saine, et ce, indépendamment de la dose ou du moment du prélèvement. Les concentrations médianes de doxorubicine étaient de 2 à 20 fois plus élevées dans les biopsies de lésions sarcomateuses de Kaposi que dans les biopsies de peau saine.
Distribution :
La concentration médiane de CAELYX mesurée dans des lésions sarcomateuses de Kaposi était 21 fois supérieure à la concentration mesurée dans la peau normale 48 heures après le traitement. Les analyses pharmacocinétiques effectuées auprès de la population de patients portent à croire que le volume de distribution du médicament varie légèrement d’un type de tumeurs à l’autre; c’est dans les lésions sarcomateuses de Kaposi liées au sida qu’il serait le plus important (2,24 L/m2) et dans les tumeurs du sein qu’il le serait le moins (1,12 L/m2). Le volume de distribution du médicament chez les patientes atteintes d’un cancer de l’ovaire est de 1,56 L/m2.
Populations et états pathologiques particuliers
- Personnes âgées : La population de patients étudiée dans le cadre de l’analyse pharmacocinétique comprenait des personnes âgées de 21 à 73 ans. Les résultats de cette analyse portent à croire que l’âge n’entraîne aucune modification du profil pharmacocinétique de CAELYX.
- Insuffisance hépatique : Toujours selon les résultats de l’étude de diverses populations, les concentrations de bilirubine n’ont eu aucun effet sur les paramètres pharmacocinétiques de CAELYX. Il convient toutefois de noter que peu de patients présentant un taux de bilirubine élevé ont été inclus dans l’analyse et que le taux de bilirubine le plus élevé mesuré chez un participant de l’étude se chiffrait à 4,0 mg/dL. D’ici à ce que de nouvelles données viennent faire la preuve de l’innocuité de CAELYX chez ce type de patients, il serait préférable de suivre les recommandations quant à la réduction de la dose, énoncées à la section 4 Posologie et administration.
- Insuffisance rénale : Comme la doxorubicine est biotransformée par le foie et excrétée dans la bile, il ne devrait pas être nécessaire de modifier la dose de CAELYX dans ces cas. L’analyse pharmacocinétique effectuée chez diverses populations de patients est venue confirmer que les altérations de la fonction rénale s’inscrivant dans la fourchette soumise à l’essai (clairance de la créatinine estimée entre 30 et 156 mL/min) ne modifient en rien les paramètres pharmacocinétiques de CAELYX. On ne dispose d’aucune donnée pharmacocinétique chez les patients dont la clairance de la créatinine est inférieure à 30 mL/min.
11 Conservation, stabilité et mise au rebut
- Ne pas utiliser CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) au-delà de la date de péremption indiquée sur l’étiquette et la boîte.
- Les fioles non ouvertes de CAELYX doivent être conservées à une température variant entre 2 et 8 °C. Ne pas congeler.
- Après dilution :
La stabilité chimique et physique en cours d’emploi est assurée si le produit est laissé
24 heures à une température variant entre 2 et 8 °C.
- D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Sinon, les délais et conditions de conservation précédant l’emploi deviennent la responsabilité de l’utilisateur, et le produit ne doit pas demeurer plus de 24 heures à une température variant entre 2 et 8 °C.
- Les fioles entamées doivent être jetées. CAELYX doit être manipulé et éliminé comme tout autre médicament anticancéreux.
12 Instructions particulières de manipulation du produit
Des précautions s’imposent lors de la manipulation de la dispersion CAELYX. Le port de gants est obligatoire. Si CAELYX vient en contact avec la peau ou les muqueuses, laver immédiatement et soigneusement la région touchée avec de l’eau et du savon.
- CAELIX ne doit pas être utilisé s’il contient un précipité ou des particules.
- CAELIX ne doit pas être utilisé si la dispersion a changé de couleur.
- Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Nom propre : chlorhydrate de doxorubicine
Nom chimique : chlorhydrate de (8S,10S)-10-[(3-amino-2,3,6-tridéoxy-α-L-lyxo-hexopyranosyl)oxy]-8-glycoloyl-7,8,9,10-trétrahydro-6,8,11-trihydroxy-1-méthoxynaphthacène-5,12-dione
Formule moléculaire et masse moléculaire : C27 H29 NO11•HCl et 579,99
Formule de structure :
Propriétés physicochimiques : La doxorubicine est un antibiotique cytotoxique de la famille des anthracyclines, élaboré à partir de Streptomyces peucetius var. caesius. Elle se présente sous forme d’une poudre cristalline rouge-orangé, inodore, soluble dans l’eau et l’alcool, et possédant les propriétés suivantes : point de fusion se situant entre 204 et 205 °C; pH (conc. de 5 mg/mL) de 4,0 à 5,5; pKa de 8,22; [α]20 +268 à 270° (conc. de 0,1 % de méthanol).
14 Études cliniques
14.1 Essais cliniques par indication
Cancer du sein
Une étude de phase III a été réalisée auprès de 509 patientes atteintes d’un cancer du sein métastatique. Il s’agissait d’une étude ouverte, multicentrique, avec répartition aléatoire des sujets et contrôlée au moyen de groupes parallèles. Les patientes ont reçu soit 50 mg/m2 de CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) toutes les 4 semaines, soit 60 mg/m2 de chlorhydrate de doxorubicine standard toutes les 3 semaines. 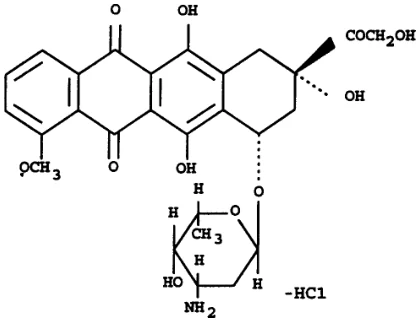 Cette étude avait pour principal objectif (décrit dans le protocole) de démontrer que CAELYX n’est pas inférieur à la doxorubicine, et cet objectif a été atteint. Le rapport des risques instantanés (RRI) concernant la survie sans évolution de la maladie (SSE) se chiffrait à 1,00 (IC à 95 % pour le RRI : de 0,82 à 1,22). Après ajustement en fonction de variables pronostiques, le RRI concernant la SSE était similaire à la SSE dans la population en intention de traiter. La SSE médiane s’est chiffrée à 6,9 mois chez les patientes traitées par CAELYX et à 7,8 mois chez les patientes traitées par la doxorubicine, et cet écart n’est pas statistiquement significatif.
Tableau 12. Survie sans évolution de la maladie chez les patientes atteintes d’un cancer du sein
| Protocole I97-328 | |||||||
| Nombre de sujets | |||||||
| n | Échantillon | Évolutiona | SSE | pb | RRI | IC à 95 % pour le | |
| tronqué | médiane | RRIc | |||||
CAELYX Doxorubicine | 254 255 | 52 47 | 202 208 | 6,9 mois 7,8 mois | 0,99 | 1,00 | De 0,82 à 1,22 |
| a : Les décès survenant dans les 4 mois suivant la dernière évaluation de la tumeur, qui alors ne montrait aucune évolution, sont considérés comme des événements. b : Test de Mantel-Haenzel stratifié visant à vérifier la supériorité de CAELYX sur la doxorubicine. c : Ajusté en fonction de l’analyse provisoire (IC à 95,01 % fourni). | |||||||
Figure 1 : Courbe de Kaplan-Meier illustrant la survie sans évolution de la maladie chez les patientes atteintes d’un cancer du sein
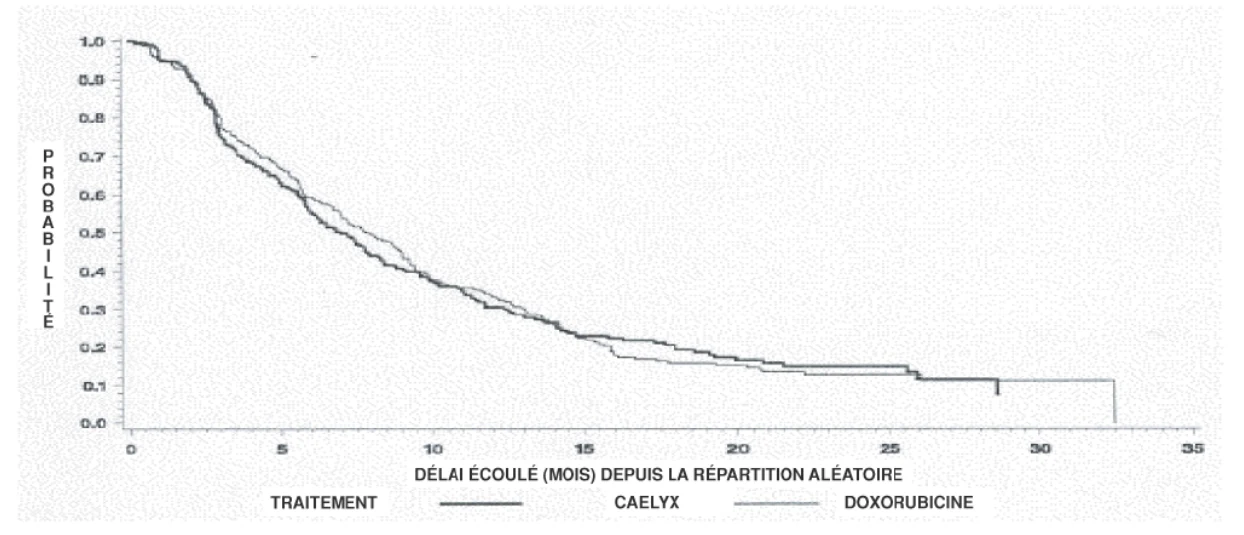
Tableau 13. Survie globale chez les patientes atteintes d’un cancer du sein
| n | Échantillon | Décès | SG | Pa | RRI | IC à 95 % pour | |
| tronqué | médiane | le RRIb | |||||
CAELYX Doxorubicine | 254 255 | 110 113 | 144 142 | 21 mois 22 mois | 0,59 | 0,9 | De 0,74 à 1,19 |
| a : Test de Mantel-Haenzel stratifié visant à vérifier la supériorité de CAELYX sur la doxorubicine b : Ajusté en fonction de l’analyse provisoire (IC à 95,01 % fourni). | |||||||
Figure 2 : Courbe de Kaplan-Meier illustrant la survie globale chez les patientes atteintes d’un cancer du sein
Tableau 14. Réponse objective au traitement chez les patientes atteintes d’un cancer du sein
| Nombre (%) de sujetsa | ||
| CAELYX (n = 209) | Doxorubicine (n = 201) | |
Réponse globale (RC + RP) Réponse complète (RC) Réponse partielle (RP) Maladie stable (MS) Maladie évolutive (ME) Aucune évaluation | 68 (33) 7 (3) 61 (29) 52 (25) 37 (18) 52 (25) | 77 (38) 9 (4) 68 (34) 51 (25) 22 (11) 51 (25) |
| a : D’après le nombre de sujets dont la maladie se prêtait à l’évaluation. | ||
Dans le cadre de l’essai de base de phase III sur le cancer du sein, qui visait à comparer CAELYX (administré à raison de 50 mg/m2 de surface corporelle, toutes les 4 semaines) à la 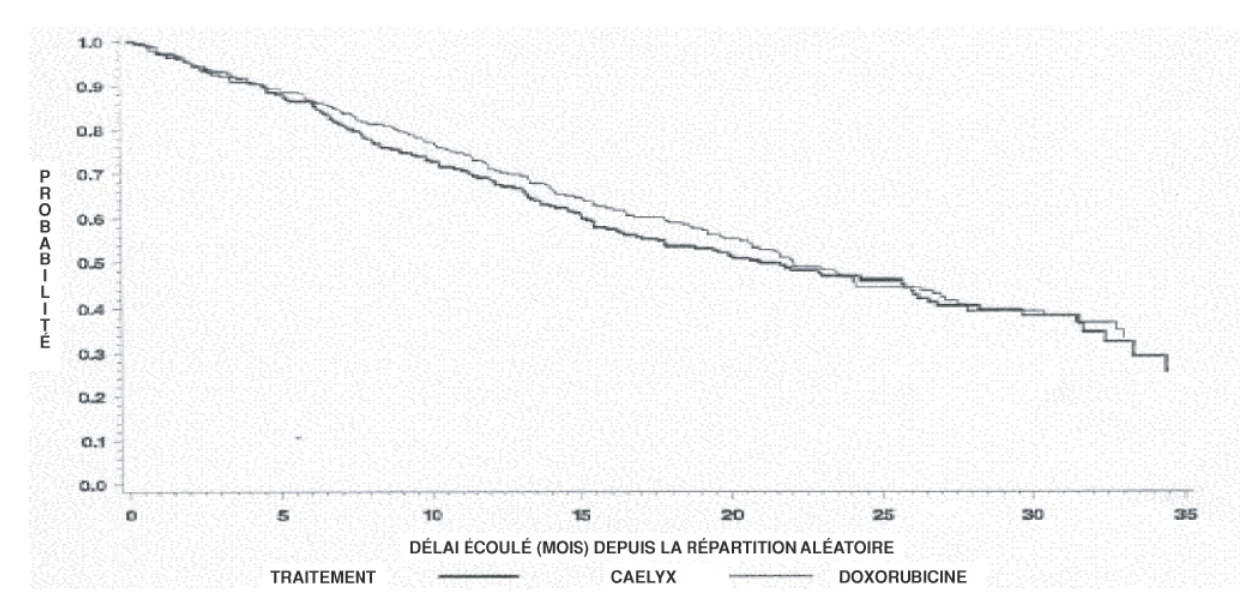 doxorubicine (administrée à raison de 60 mg/m2 de surface corporelle, toutes les 3 semaines), 10 des 254 patientes ayant reçu, après répartition aléatoire, un traitement par CAELYX, et 48 des 255 patientes ayant reçu, après répartition aléatoire, un traitement par la doxorubicine satisfaisaient aux critères relatifs à la cardiotoxicité établis dans le protocole, et ce, pendant le traitement et/ou la période de suivi. On entendait par « cardiotoxicité » une diminution de 20 % ou plus de la valeur de départ de la FEVG si elle demeurait normale au repos, ou encore une diminution de 10 % ou plus de la FEVG si elle devenait anormale (c’est-à-dire sous la limite inférieure de la normale). Le risque d’accident cardiaque en fonction de la dose cumulative d’anthracycline reçue était significativement plus faible (RRI [doxorubicine/CAELYX] = 3,16; p < 0,001) avec CAELYX qu’avec la doxorubicine. À des doses cumulatives supérieures à 450 mg/m2, aucun accident cardiaque n’a été signalé avec CAELYX. On a également évalué les signes et symptômes d’insuffisance cardiaque congestive (ICC) chez les patientes. Aucune des 10 patientes qui avaient reçu CAELYX, et pour qui le médicament s’était révélé cardiotoxique d’après la mesure de la FEVG, n’a présenté de signes ou de symptômes d’ICC. Par contre, chez 10 des 48 patientes qui avaient reçu de la doxorubicine, et pour qui le médicament s’était révélé toxique d’après la mesure de la FEVG, on a relevé des signes et des symptômes d’ICC.
Tableau 15. Cardiotoxicité durant le traitement et le suivi chez les patientes atteintes d’un cancer du sein
| Protocole I97-328 | ||
| Nombre de sujets | ||
| CAELYX | Doxorubicine | |
| (n = 254) | (n = 255) | |
| Apparition d’une cardiotoxicité (d’après la mesure de la FEVG) | 10 | 48 |
| Cardiotoxicité (avec signes et symptômes d’ICC) | 0 | 10 |
| Cardiotoxicité (sans signe ni symptôme d’ICC) | 10 | 38 |
Tableau 16. Dose cumulative d’anthracycline et cardiotoxicité chez des sous-groupes de patientes atteintes d’un cancer du sein
| Nombre de sujets | |||||
| n | Échantillon | Manifestations de | RRI | IC à 95 % | |
| tronqué | cardiotoxicité | pour le RRI | |||
55 ans ou plus CAELYX Doxorubicine | 159 152 | 153 134 | 6 18 | 2,04 | De 0,81 à 5,18 |
Traitement adjuvant antérieur par une anthracycline CAELYX | 38 40 | 37 29 | 1 | 7,27 | De 0,93 à 56,80 |
| Doxorubicine | 11 | ||||
Facteur de risque cardiaque CAELYX Doxorubicine | 122 121 | 117 100 | 5 21 | 2,7 | De 1,01 à 7,18 |
Figure 3 : Courbe de Kaplan-Meier illustrant le taux de cardiotoxicité en fonction de la dose cumulative d’anthracycline chez des patientes atteintes d’un cancer du sein
Chez 418 patients porteurs de tumeurs solides (y compris des patientes atteintes d’un cancer du sein ou des ovaires) traités par CAELYX à raison de 50 mg/m2/cycle, la fréquence de dysfonction cardiaque significative sur le plan clinique était faible. Seulement 13 (15 %) des 88 patients ayant reçu une dose cumulative d’anthracycline supérieure à 400 mg/m2 de surface corporelle ont connu une modification de la FEVG significative sur le plan clinique (c’est-à-dire que leur FEVG était inférieure à 45 % ou qu’elle avait diminué d’au moins 20 % par rapport à la valeur préthérapeutique).
En outre, des biopsies endomyocardiques ont été réalisées chez 8 patients porteurs de tumeurs solides qui avaient reçu une dose cumulative d’anthracycline variant entre 509 et 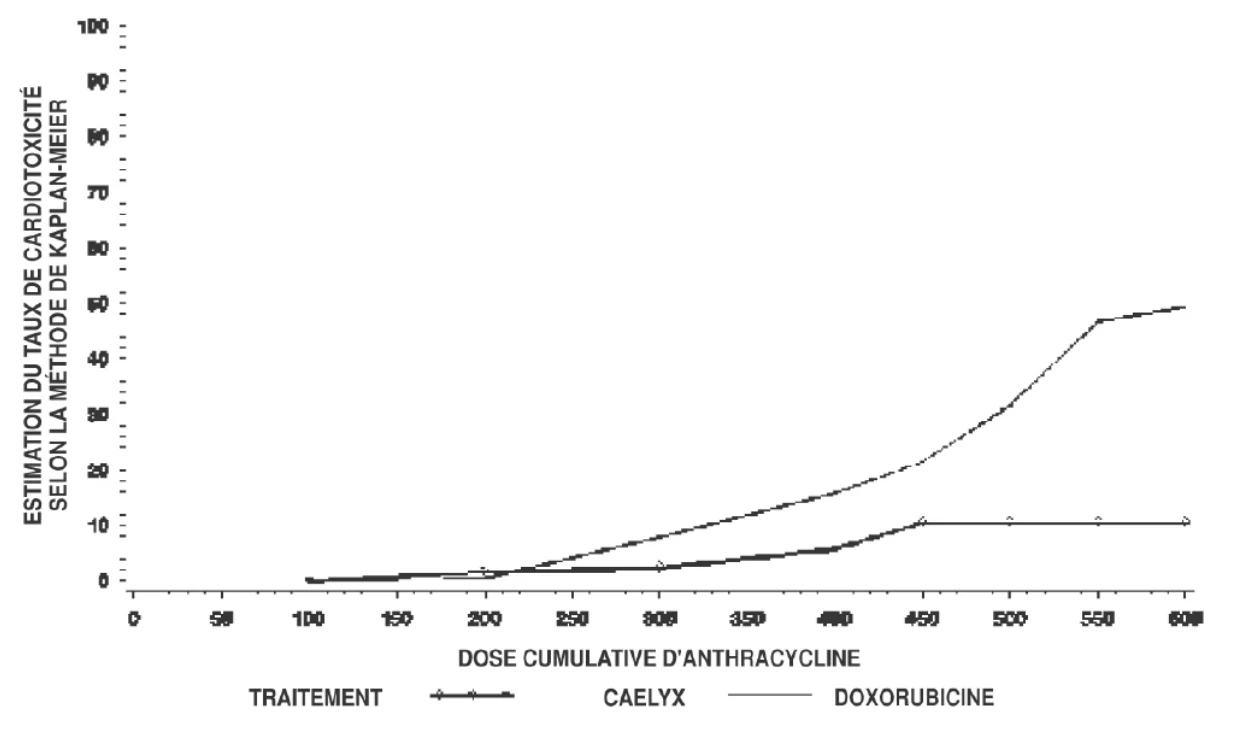 1 680 mg/m2 de surface corporelle. Ils ont obtenu un score variant entre 0 et 1,5 sur l’échelle de pathologie de Billingham, signe d’une cardiotoxicité légère, voire nulle.
Tableau 17. Événements indésirables liés au traitement signalés le plus souvent (chez au moins 5 % des sujets) chez les patientes atteintes d’un cancer du sein
| Nombre (%) de sujets | ||||||
| CAELYX | Doxorubicine | |||||
| (n = 254) | (n = 255) | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
EPP Nausées Inflammation des muqueuses Stomatite Alopécie Vomissements Fatigue Anorexie Asthénie Éruptions cutanées Douleurs abdominales Constipation Pigmentation anormale Fièvre Diarrhée Érythème Faiblesse Ulcères buccaux Anémie Neutropénie | 123 (48) 94 (37) 59 (23) 55 (22) 51 (20) 48 (19) 31 (12) 27 (11) 26 (10) 25 (10) 21 (8) 21 (8) 21 (8) 20 (8) 18 (7) 18 (7) 14 (6) 13 (5) 12 (5) 10 (4) | 42 (17) 8 (3) 10 (4) 12 (5) 0 2 (< 1) 2 (< 1) 3 (1) 3 (1) 6 (2) 3 (1) 2 (< 1) 1 (< 1) 0 3 (1) 2 (< 1) 1 (< 1) 1 (< 1) 2 (< 1) 3 (1) | 0 0 0 0 0 0 0 0 0 0 0 0 0 0 0 0 0 0 1 (< 1) 1 (< 1) | 5 (2) 136 (53) 33 (13) 38 (15) 169 (66) 78 (31) 40 (16) 26 (10) 32 (13) 4 (2) 11 (4) 24 (9) 6 (2) 18 (7) 20 (8) 3 (1) 20 (8) 9 (4) 19 (7) 25 (10) | 0 12 (5) 5 (2) 4 (2) 0 11 (4) 4 (2) 1 (< 1) 3 (1) 0 3 (1) 1 (< 1) 1 (< 1) 2 (< 1) 2 (< 1) 0 4 (2) 0 3 (1) 10 (4) | 0 0 0 0 0 0 0 0 0 0 0 0 0 1 (< 1) 0 0 0 0 1 (< 1) 9 (4) |
Cancer de l’ovaire
Étude de base de phase III
Au cours d’une étude de phase III, CAELYX a été comparé au topotécan chez 474 patientes atteintes d’un cancer épithélial de l’ovaire chez lesquelles un traitement chimiothérapeutique de première intention à base de platine avait échoué. Ce traitement avait reposé la plupart du temps sur une association de platine et de paclitaxel administrés ensemble ou l’un après l’autre. Un petit nombre de patientes avaient suivi un traitement comprenant uniquement du platine.
Étude de base de phase III – Efficacité
Les résultats obtenus auprès des 416 patientes (207 traitées par CAELYX, 209 traitées par le topotécan) dont on a pu évaluer l’état (patientes qui ont été réparties au hasard entre les groupes de traitement, qui satisfaisaient aux critères d’admissibilité et qui avaient reçu au moins 2 cycles de traitement) ont révélé que CAELYX et le topotécan sont équivalents sur le plan thérapeutique pour ce qui est du temps écoulé avant l’évolution de la maladie, le principal critère d’évaluation précisé dans le protocole d’étude. Le délai médian écoulé avant l’évolution de la maladie, dans les cas évaluables, était de 148 jours pour CAELYX et de 134 jours pour le topotécan (rapport des risques instantanés de 1,262; IC à 90 % : de 1,062 à 1,500; p = 0,026).
Si l’on considère la population en intention de traiter (n = 474, dont 239 dans le groupe CAELYX et 235 dans le groupe topotécan, chaque patiente ayant été randomisée et ayant reçu au moins une dose partielle du médicament à l’étude), le délai écoulé avant l’évolution de la maladie était en faveur de CAELYX par rapport au topotécan, comme en témoigne le rapport des risques instantanés de 1,176 (IC à 90 % : de 1,002 à 1,381; p = 0,095). Le délai médian écoulé avant l’évolution de la maladie était de 113 jours pour CAELYX et de 119 jours pour le topotécan.
Tableau 18. Réponse objective, réponse globale et stratification selon la sensibilité au platine (chez la population en intention de traiter atteinte d’un cancer de l’ovaire)
| CAELYX (n = 239) | Topotécan (n = 235) | |
Réponse globale n Totale Complète Partielle | 239 47 (19,7 %) 9 (3,8 %) 38 (15,9 %) | 235 40 (17 %) 11 (4,7 %) 29 (12,3 %) |
Résistance au platine n Totale Complète Partielle | 130 16 (12,3 %) 1 (0,8 %) 15 (11,5 %) | 124 8 (6,5 %) 1 (0,8 %) 7 (5,6 %) |
Sensibilité au platine n Totale Complète Partielle | 109 31 (28,4 %) 8 (7,3 %) 23 (21,1 %) | 111 32 (28,8 %) 10 (9,0 %) 22 (19,8 %) |
Figure 4 : Courbe de Kaplan-Meier illustrant la survie sans évolution de la maladie (chez la population en intention de traiter atteinte d’un cancer de l’ovaire)
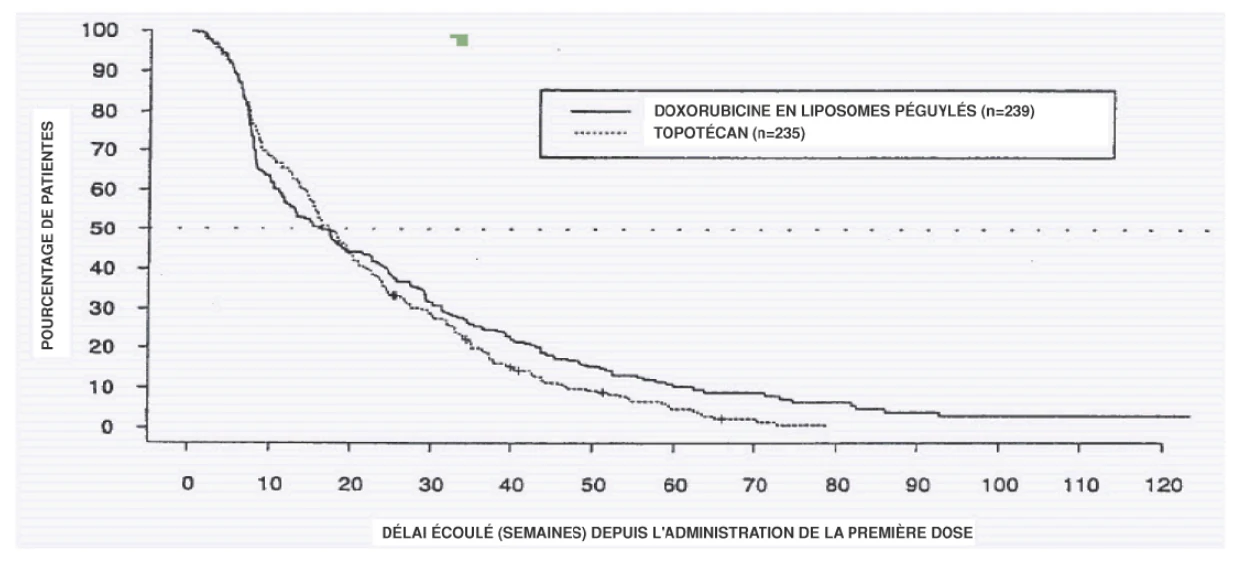
Si l’on considère l’ensemble de la population en intention de traiter, la survie globale obtenue avec CAELYX était au moins équivalente à celle obtenue avec le topotécan, le rapport des risques instantanés ayant été de 1,121 en faveur de CAELYX (IC à 90 % : de 0,920 à 1,367; p = 0,34).
Les résultats obtenus dans le sous-groupe de patientes sensibles au platine définis dans le protocole (patientes qui avaient réagi favorablement à un premier traitement à base de platine et dont la maladie n’avait pas progressé pendant plus de 6 mois après la fin du traitement) favorisaient nettement CAELYX tant pour le délai écoulé avant l’évolution de la maladie que pour la survie globale (voir le Tableau 19).
Tableau 19. Étude de base de phase III – Protocole 30-49 (traitement du cancer de l’ovaire)
| Délai écoulé avant l’évolution de la maladie chez le sous-groupe de | ||||
| la population en intention de traiter sensible au platine | ||||
| Traitement | n | Médiane | Rapport des risques | IC à 90 % pour le |
| (jours) | instantanés (RRI) | RRI | ||
| CAELYX | 109 | 202 | 1,349 | De 1,065 à 1,709 |
| Topotécan | 111 | 163 | ||
| Survie globale chez le sous-groupe de la population en intention de | ||||
| traiter sensible au platine | ||||
| CAELYX | 109 | 756 | 1,72 | De 1,222 à 2,422 |
| Topotécan | 111 | 498 | ||
Figure 4 : Courbe de Kaplan-Meier illustrant la survie sans évolution de la maladie (sous-groupe de la population en intention de traiter dont le cancer de l’ovaire était sensible au platine).
On a cerné une tendance persistante en faveur de CAELYX peu importe le critère d’efficacité ou le sous-groupe de pronostic analysé.
Étude de base de phase III – Innocuité
Dans l’ensemble, les événements indésirables liés au traitement par CAELYX avaient tendance à être d’intensité légère ou modérée.
Les événements indésirables associés au traitement par CAELYX signalés le plus souvent ont été l’EPP (érythrodysesthésie palmo-plantaire) et la stomatite, qui se sont révélées graves chez 23 % et 8 % des patientes traitées par CAELYX, respectivement. Ces deux effets étaient facilement pris en charge en diminuant la dose ou en espaçant davantage l’administration des doses, et étaient rarement des facteurs limitants du traitement ou potentiellement mortels.
Les événements indésirables liés au traitement par le topotécan signalés le plus souvent ont été les manifestations d’hématotoxicité (neutropénie, anémie, thrombocytopénie, leucopénie), les nausées et l’alopécie.
Les événements d’ordre hématologique, les nausées et l’alopécie ont été moins fréquents et moins marqués chez les patientes recevant CAELYX que chez celles qui ont été traitées par le topotécan. L’hématotoxicité du topotécan a souvent été associée à des séquelles cliniques, 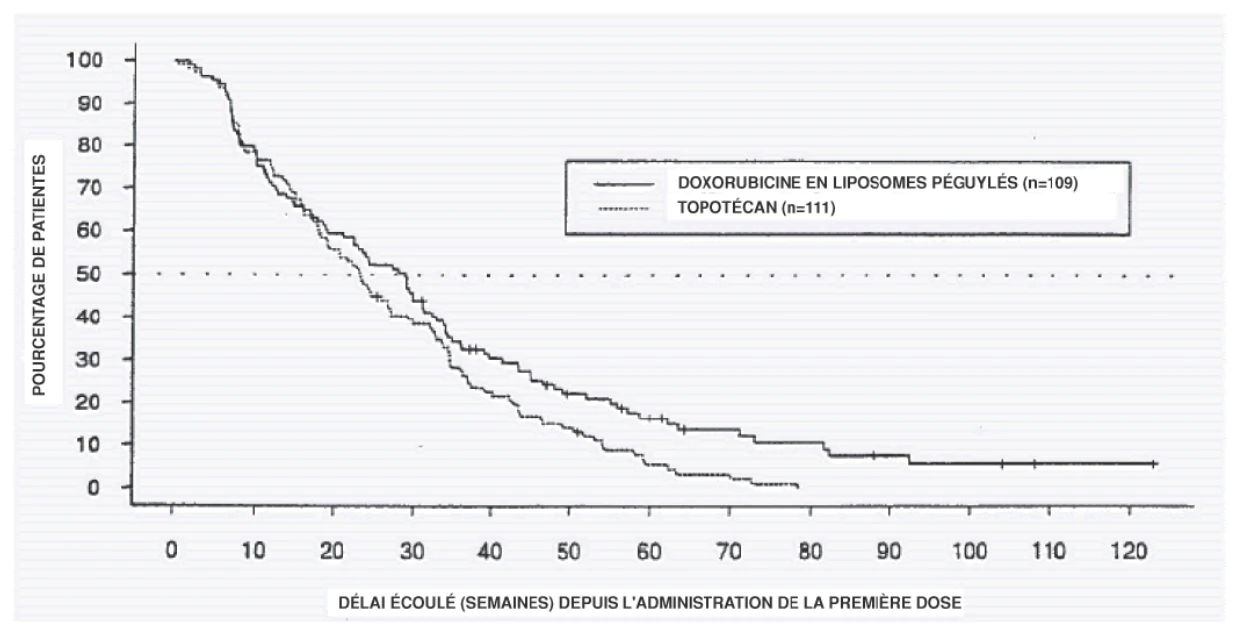 comme des infections ou la nécessité de procéder à des transfusions ou à l’administration de facteurs de croissance hématopoïétiques.
Tableau 20. Événements indésirables liés au traitement signalés le plus souvent dans chaque groupe traité contre le cancer de l’ovaire – étude de phase III
| CAELYX (n = 239) | Topotécan (n = 235) | |||
| Tous | Grade 3 ou | Tous grades | Grade 3 ou | |
| grades | 4 | confondus | 4 | |
| confondus | ||||
| Neutropénie | 84 (35 %) | 29 (12 %) | 191 (81 %) | 178 (76 %) |
| Anémie | 85 (36 %) | 13 (5 %) | 169 (72 %) | 66 (28 %) |
| Thrombocytopénie | 31 (13 %) | 3 (1 %) | 152 (65 %) | 80 (34 %) |
| Leucopénie | 87 (36 %) | 24 (10 %) | 149 (63 %) | 117 (50 %) |
| Alopécie | 38 (16 %) | 3 (1 %) | 115 (49 %) | 14 (6 %) |
| EPP* | 117 (49 %) | 55 (23 %) | 2 (1 %) | 0 |
| Stomatite | 95 (40 %) | 20 (8 %) | 35 (15 %) | 1 (0,4 %) |
| Nausées | 85 (36 %) | 7 (3 %) | 127 (54 %) | 14 (6 %) |
* EPP = Érythrodysesthésie palmo-plantaire.
Aucune donnée ne laissait croire à une corrélation entre la dose cumulative de CAELYX et une variation de la FEVG (fraction d’éjection du ventricule gauche) par rapport à la valeur préthérapeutique.
Lorsque l’on examine les facteurs relatifs à la qualité de vie, comme la toxicité et l’évolution de la maladie, CAELYX l’emporte constamment sur le topotécan, comme le démontre l’analyse de la survie pondérée en fonction de la qualité.
Bien que la douleur causée par l’érythrodysesthésie palmo-plantaire ait été plus répandue parmi les patientes traitées par CAELYX, elle a rarement commandé l’arrêt du traitement.
Sarcome de Kaposi lié au sida
Données d’efficacité chez des patients réfractaires au traitement
On a étudié l’efficacité de CAELYX dans le cadre d’un essai ouvert multicentrique réalisé avec un seul volet et portant sur l’administration, par perfusion intraveineuse, d’une dose de 20 mg/m2 de ce médicament toutes les 3 semaines jusqu’à ce que la maladie évolue ou que le patient manifeste une intolérance au traitement. Dans le cadre d’une analyse intérimaire, on a passé en revue les traitements déjà reçus par 383 patients; on a conclu de façon rétrospective que 77 de ces patients montraient des signes d’évolution de la maladie ou d’intolérance au traitement après avoir été traités à l’aide d’une polychimiothérapie administrée par voie systémique (au moins 2 cycles d’un schéma thérapeutique comportant au moins 2 des 3 médicaments suivants : bléomycine, vincristine ou vinblastine, ou doxorubicine). De plus, sur les 77 patients sélectionnés, la maladie avait évolué chez 66 patients qui avaient reçu une chimiothérapie type avant d’être admis à l’essai, et on a dû interrompre l’administration de la chimiothérapie par voie systémique chez 11 patients en raison de la survenue d’effets toxiques intolérables. La majorité de ces 77 patients étaient des hommes de race blanche, homosexuels, dont l’âge moyen était de 38 ans.
L’efficacité de CAELYX a été mesurée à l’aide de deux méthodes d’évaluation de la réponse tumorale :
1- Évaluation des lésions cibles : une analyse rétrospective découlant de l’évaluation de cinq lésions cibles a été effectuée. On a défini par « réponse partielle » une diminution de 50 % ou plus de la taille totale des lésions cibles par rapport aux données de départ, ou une diminution de 50 % du nombre d’élevures.
2- Évaluation effectuée par l’investigateur : l’évaluation de la réponse au traitement effectuée par l’investigateur reposait sur les critères de l’ACTG (AIDS Clinical Trial Group). Ainsi, on a défini par « réponse partielle » l’absence de nouvelles lésions ou de nouveaux sièges de la maladie, ainsi que l’absence d’aggravation de l’œdème. L’un des critères suivants devait aussi être respecté : 1) réduction d’au moins 50 % du nombre de lésions préexistantes; 2) aplatissement complet d’au moins 50 % de toutes les élevures préexistantes; 3) diminution de 50 % de la somme des produits des diamètres perpendiculaires les plus larges des lésions cibles; ou 4) le patient respectait tous les critères d’une réponse clinique complète, mais présentait encore un œdème ou un épanchement résiduel associé aux tumeurs.
On a évalué l’efficacité du médicament chez les 77 patients réfractaires en étudiant leur réponse au traitement à l’aide de deux méthodes différentes, soit la méthode habituelle (meilleure réponse) et la méthode conservatrice. Selon la méthode conservatrice (critères révisés de l’ACTG), les patients devaient respecter les critères de réponse lors d’au moins deux évaluations cliniques consécutives effectuées à 21 jours d’intervalle au minimum et ne devaient avoir aucun antécédent d’évolution de la maladie. Les résultats obtenus à la suite de l’évaluation de l’efficacité du médicament à l’aide de ces deux méthodes sont reproduits ci-après :
Tableau 21. Meilleure réponse dans les cas de sarcome de Kaposi lié au sida réfractairea au traitement
| Évaluation des lésions | Évaluation effectuée | |
| cibles | par l’investigateur | |
| Nombre de patients | 77 | 77 |
Meilleure réponse Complète Partielle Stable Évolution | 0 52 (67,5 %) 20 (26,0 %) 5 (6,5 %) | 1 (1,3 %) 43 (55,8 %) 29 (37,7 %) 4 (5,2 %) |
Délai avant l’obtention d’une RP et/ou d’une RC (jours) Médiane Fourchette | 69 1-351 | 94 1-280 |
Durée de la RP et/ou de la RC (jours)
Médiane 64 113 Fourchette 1-211 15-368 a Patients dont la maladie a montré des signes d’évolution à la suite d’une polychimiothérapie administrée précédemment ou qui n’ont pas toléré ce traitement.
RP = réponse partielle; RC = réponse complète.
Tableau 22. Meilleure réponse (selon la méthode conservatrice) dans les cas de sarcome de Kaposi lié au sida réfractairea au traitement
| Évaluation des lésions | Évaluation effectuée | |
| cibles | par l’investigateur | |
| Nombre de patients | 77 | 77 |
Meilleure réponse Complète Partielle Stable Évolution | 0 26 (33,8 %) 19 (24,7 %) 32 (41,6 %) | 1 (1,3 %) 33 (42,9 %) 22 (28,6 %) 21 (27,3 %) |
Délai avant l’obtention d’une RP et/ou d’une RC (jours) Médiane Fourchette | 92 1-414 | 99 1-304 |
Durée de la RP et/ou de la RC (jours) Médiane Fourchette | 65 22-211 | 113 21-368 |
a Patients dont la maladie a montré des signes d’évolution à la suite d’une polychimiothérapie administrée précédemment ou qui n’ont pas toléré ce traitement.
RP = réponse partielle; RC = réponse complète.
Essais contrôlés
Deux essais cliniques multicentriques de phase III, effectués avec randomisation des patients, ont été réalisés afin de comparer l’efficacité d’une dose de 20 mg/m2 de CAELYX et celle d’une polychimiothérapie reposant soit sur l’administration d’une dose de 20 mg/m2 d’Adriamycin®, de 10 U/m2 de bléomycine et de 1,0 mg de vincristine (ABV), soit sur l’administration de 15 U/m2 de bléomycine et de 1,4 mg/m2 de vincristine (BV) dans le traitement de cas graves de sarcome de Kaposi lié au sida. Les patients ont reçu jusqu’à 6 cycles de l’un ou l’autre des schémas thérapeutiques toutes les 2 semaines (le groupe traité par la polychimiothérapie ABV servant de témoin) ou toutes les 3 semaines (le groupe traité par la polychimiothérapie BV servant de témoin). Les patients recrutés pour ces essais présentaient des lésions cutanées sarcomateuses de Kaposi étendues et évolutives, des lésions cutanéo-muqueuses et/ou une atteinte viscérale documentée. La plupart des patients présentaient de 10 à 50 lésions au début de l’essai et leur taux de CD4 était inférieur à 50 cellules/mm3. Au total, 499 patients ont été traités dans le cadre de ces deux essais cliniques : 254 patients se sont vu administrer CAELYX, 125 patients ont reçu la polychimiothérapie ABV et 120 patients, la polychimiothérapie BV.
Au cours des essais 30-10 et 30-11, on s’est principalement servi de l’évaluation clinique globale de l’investigateur pour déterminer l’efficacité des traitements administrés. Les différentes catégories de réponse au traitement, selon la classification correspondant aux critères révisés de l’ACTG publiés en 1989, étaient les suivantes : réponse complète, réponse clinique complète, réponse partielle, maladie stable ou maladie évolutive. Pour être considéré comme « répondant » au traitement (réponse partielle [RP], réponse clinique complète [RCC] ou réponse complète [RC]), le patient devait avoir subi au moins deux évaluations successives par l’investigateur, séparées par un intervalle d’au moins 28 jours, et témoignant chaque fois de la réaction favorable du patient au traitement. Une réponse partielle devait satisfaire aux critères mentionnés dans la section ci-dessus, intitulée « Données d’efficacité chez des patients réfractaires au traitement – Évaluation effectuée par l’investigateur ». D’autres évaluations se sont ajoutées à celle de l’investigateur dont, notamment, une évaluation des caractéristiques des lésions cibles et des questionnaires portant sur la qualité de vie des patients. Les résultats des critères principaux d’efficacité sont résumés dans le tableau suivant :
Tableau 23. Essais contrôlés – Résumé de la réponse
| CAELYX | Polychimiothérapie | Polychimiothérapie | |
| ABV | BV | ||
| (n = 254) | (n = 125) | (n = 120) | |
Réponse complète/partielle Délai avant l’apparition d’une RC ou d’une RP – Médiane (jours) Durée – Médiane (jours) | 132 (52,0 %) 43 119 | 31 (24,8 %) 50 92 | 28 (23,3 %) 64 123 |
RC = réponse complète; RP = réponse partielle.
L’évaluation effectuée par l’investigateur a permis de conclure que le taux de réponse global (réponse complète ou partielle) chez les patients ayant reçu CAELYX était significativement plus élevé (p < 0,001) que celui obtenu chez les patients traités par la polychimiothérapie ABV ou la polychimiothérapie BV. Ainsi, dans le groupe de patients traités par CAELYX, 8 (3,1 %) ont manifesté une réponse clinique complète et 124 (48,8 %), une réponse partielle. Pour ce qui est du groupe de patients ayant reçu la polychimiothérapie ABV, aucune réponse clinique complète n’a été observée et 31 patients (24,8 %) ont présenté une réponse partielle. Enfin, parmi les patients traités au moyen de la polychimiothérapie BV, 1 seul (0,8 %) a obtenu une réponse clinique complète et 27 (22,5 %), une réponse partielle.
Tant chez les patients traités par CAELYX que chez les patients appartenant aux groupes témoins, la réponse au traitement s’est accompagnée d’une amélioration significative des lésions sarcomateuses de Kaposi. On a ainsi observé une réduction de l’épaisseur et de l’aspect nodulaire des lésions, une atténuation de leur coloration et la résolution de l’œdème causé par ces dernières.
On a également noté, chez les patients ayant reçu CAELYX, une diminution moyenne de 26,0 % de la taille des lésions cibles à la fin du traitement. Chez les patients traités par la polychimiothérapie ABV, la taille des lésions cibles a diminué de 14,6 % en moyenne, alors qu’elle a augmenté légèrement (0,2 %) dans le cas des patients ayant reçu la polychimiothérapie BV. Les taux de réponse obtenus avec CAELYX se sont également traduits par une amélioration de la qualité de vie des patients, comparativement aux deux autres traitements.
Cardiotoxicité
On a associé le traitement par la doxorubicine à une augmentation de l’incidence d’insuffisance cardiaque congestive lorsque des doses cumulatives à vie supérieures à 450 mg/m2 de surface corporelle (ou encore des doses plus faibles chez les patients présentant des facteurs de risque de cardiopathie) sont utilisées. Les biopsies endomyocardiques effectuées chez 10 patients atteints d’un sarcome de Kaposi lié au sida et ayant reçu des doses cumulatives de CAELYX supérieures à 460 mg/m2 de surface corporelle ont permis d’objectiver l’absence de myocardiopathie imputable à une anthracycline chez 5 de ces patients, une cytotoxicité myocardique minime (moins de 5 %) chez 4 autres et une cytotoxicité de l’ordre de 6 à 15 % chez un autre patient. La dose recommandée de CAELYX chez les patients atteints d’un sarcome de Kaposi lié au sida est de 20 mg/m2 de surface corporelle, toutes les 2 à 3 semaines. La dose cumulative commandant une plus grande surveillance des effets cardiotoxiques du médicament (plus de 400 mg/m2 de surface corporelle) chez ces patients est obtenue après avoir administré plus de 20 cycles de traitement par CAELYX en 40 à 60 semaines.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Non-Clinical Toxicology
Efficacité thérapeutique de CAELYX
L’efficacité de CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) a été comparée à celle de doses équivalentes de préparations standard de chlorhydrate de doxorubicine et de chlorhydrate de doxorubicine encapsulé dans des liposomes ordinaires, à l’aide de divers modèles tumoraux murins, y compris plusieurs modèles de xénogreffes de tumeurs humaines. Chez tous les modèles examinés, CAELYX s’est révélé plus efficace qu’une dose équivalente de préparation standard de chlorhydrate de doxorubicine pour inhiber ou arrêter la croissance tumorale, prolonger la survie des animaux porteurs de tumeurs et/ou les guérir. L’efficacité de CAELYX n’a jamais été inférieure à celle du chlorhydrate de doxorubicine standard. CAELYX a exercé une activité supérieure à celle des préparations standard de chlorhydrate de doxorubicine sur les tumeurs solides et les métastases, et s’est révélé plus efficace pour prévenir les métastases spontanées provenant d’implants intramammaires de deux tumeurs mammaires différentes chez la souris. Dans le cadre d’une comparaison de deux modèles tumoraux, CAELYX s’est également révélé plus efficace, à doses égales, que le chlorhydrate de doxorubicine encapsulé dans des liposomes non pégylés, démontrant ainsi l’importance de la présence prolongée des liposomes pégylés dans le sang.
Pharmacocinétique
Des études portant sur l’administration de doses uniques du médicament chez le rat et le chien, ainsi que des études de pharmacocinétique portant sur l’administration de doses multiples chez le rat, le lapin et le chien ont été effectuées afin de déterminer les paramètres pharmacocinétiques de CAELYX à partir des données plasmatiques.
Les paramètres pharmacocinétiques de CAELYX et de la doxorubicine calculés à partir des données plasmatiques se sont révélés significativement différents chez toutes les espèces étudiées. Ainsi, la concentration plasmatique de doxorubicine était jusqu’à 2 000 fois supérieure chez les animaux traités par CAELYX après l’administration intraveineuse de doses équivalentes de CAELYX et de chlorhydrate de doxorubicine standard. La concentration de CAELYX dans le plasma en fonction du temps suivait une courbe bi-exponentielle caractérisée par une première phase relativement courte (demi-vie de 1 à 3 heures) et par une deuxième phase, plus longue, qui constituait la majeure partie de l’ASC (aire sous la courbe), avec une demi-vie allant de 20 à 30 heures. Le volume de distribution était plus faible et la clairance considérablement moins élevée comparativement au chlorhydrate de doxorubicine standard. Bien que la concentration plasmatique et l’aire sous la courbe aient été proportionnelles à la dose administrée, la pharmacocinétique d’élimination n’était pas liée à la dose administrée. Aucun signe d’accumulation du médicament n’a pu être observé chez des chiens ayant reçu jusqu’à 1,0 mg/kg de CAELYX toutes les 3 semaines. De plus, aucune modification des paramètres pharmacocinétiques calculés à partir des données plasmatiques n’a été observée à la suite de l’administration de doses répétées de CAELYX à des rats.
Bien que la concentration plasmatique de doxorubicine soit plus élevée à la suite d’un traitement par CAELYX, la stabilité des liposomes STEALTH® et leur faible taux de libération de doxorubicine dans le plasma se traduisent par de très faibles taux de chlorhydrate de doxorubicine libre (non encapsulé dans des liposomes) dans le courant sanguin. Chez les animaux, pratiquement toute la dose de CAELYX peut être retrouvée dans le plasma dans les 2 à 5 minutes qui suivent son administration, ce qui laisse supposer qu’il ne se produit aucune libération soudaine et importante du médicament après son injection, phénomène qui a été rapporté après l’administration de chlorhydrate de doxorubicine standard (c’est-à-dire qui n’est pas contenu dans des liposomes STEALTH®). La mesure directe des concentrations plasmatiques de chlorhydrate de doxorubicine encapsulé dans des liposomes révèle que plus de 90 à 95 % de la doxorubicine est toujours à l’état encapsulé.
Les concentrations intratissulaires de doxorubicine ont été déterminées chez des souris porteuses de tumeurs, ainsi que chez des rats et des chiens exempts de tumeur. Les études ayant porté sur des modèles tumoraux ont permis de conclure qu’à doses égales, les ASC obtenues à partir des tissus tumoraux étaient plus élevées chez les animaux traités par CAELYX que chez les animaux traités par le chlorhydrate de doxorubicine standard. Ainsi, les ASC étaient 7 fois plus élevées dans un modèle de carcinome colique C-26 de souris et 25 fois plus élevées dans une xénogreffe de tumeur prostatique humaine.
Les concentrations de doxorubicine dans les tissus sains et les tissus tumoraux ont continué de s’élever pendant 24 heures au moins après l’administration du médicament chez les souris traitées par CAELYX, mais ont culminé au bout de 1 à 4 heures pour ensuite diminuer rapidement chez les sujets traités par le chlorhydrate de doxorubicine standard.
Les concentrations tissulaires de doxorubicine sont demeurées élevées chez les animaux traités par CAELYX en raison de l’élimination moins rapide du médicament encapsulé dans des liposomes; les ASC des concentrations tissulaires se trouvent donc notablement plus élevées. On sait que les effets toxiques de la doxorubicine, et particulièrement la cardiotoxicité, sont associés aux concentrations maximales élevées de cette substance, mais qu’il n’existe aucun lien avec l’ASC. Les schémas thérapeutiques qui visent à réduire au minimum les concentrations plasmatiques maximales de doxorubicine sans modifier l’ASC cumulative permettent de réduire le risque de myocardiopathie sans nuire à l’activité antitumorale. Les concentrations plus faibles de doxorubicine dans les tissus cardiaques des animaux traités par CAELYX viennent appuyer les observations selon lesquelles CAELYX est moins cardiotoxique chez l’animal que ne l’est le chlorhydrate de doxorubicine standard (voir 16 Toxicologie non clinique, Toxicologie particulière, Cardiotoxicité).
Les ASC plus élevées obtenues à l’étude des tissus n’ont pas été associées à une augmentation de la toxicité, sauf pour ce qui est des lésions cutanées. En effet, les concentrations de doxorubicine étaient plus élevées au siège même des lésions que dans les tissus cutanés sains; elles ont chuté rapidement après l’arrêt du traitement et se sont rapprochées des concentrations mesurées dans les tissus cutanés sains à la fin de la période de rétablissement. On n’a pas été en mesure de déterminer si les lésions sont survenues en raison d’une augmentation des concentrations de doxorubicine ou si les concentrations de doxorubicine ont augmenté à la suite de l’extravasation de CAELYX à l’endroit où se trouvaient déjà des lésions tissulaires. Des études réalisées chez le chien ont démontré que la fréquence et la gravité des lésions cutanées sont proportionnelles à la dose administrée, des doses plus faibles étant associées à l’apparition de lésions moins nombreuses et moins étendues (voir 16 Toxicologie non clinique, Toxicologie particulière, Apparition de lésions dermiques).
Toxicologie générale :
Toxicité aiguë
Dans le cadre d’études portant sur l’administration de doses uniques, la toxicité aiguë de CAELYX (chlorhydrate de doxorubicine liposomal pégylé pour injection) s’est révélée semblable chez la souris, le rat et le chien. Chez le rat, la fréquence et la gravité des signes cliniques étaient proportionnelles à la dose administrée; ces derniers comprenaient des lésions siégeant sur la queue et les coussinets plantaires, un œdème et une inflammation du pénis et du scrotum, un pelage rêche, une alopécie, une hypoactivité, une posture voûtée, une détresse respiratoire et une perte pondérale. Une myélotoxicité réversible est également survenue et s’est traduite par une diminution de la numération érythrocytaire, du nombre de globules blancs, du taux d’hémoglobine et de l’hématocrite.
Enfin, on a observé une augmentation des taux d’azote uréique du sang et de cholestérol. Le chien est l’espèce qui s’est révélée la plus sensible aux effets toxiques de CAELYX. Ainsi, les effets toxiques liés au traitement comprenaient une toxicité dermique, une myélotoxicité réversible, des changements hématologiques, une augmentation du taux d’azote uréique du sang, une toxicité gastro-intestinale, une perte pondérale, des lésions cutanées réversibles et une alopécie. La myélotoxicité s’est révélée moins grave chez les sujets traités par CAELYX que chez ceux ayant reçu du chlorhydrate de doxorubicine standard.
Dans le cadre d’une étude portant sur l’utilisation de doses uniques, les micelles de MPEG-DSPE, une composante des liposomes entrant dans la préparation de CAELYX, n’ont exercé aucun effet toxique chez la souris lors de l’administration d’une dose lipidique environ 30 fois plus élevée que celle présente dans la dose de 20 mg/m2 recommandée chez les humains.
Toxicité chronique
La toxicité de CAELYX à la suite de son administration répétée s’est révélée semblable chez le rat et le chien, et comparable à celle observée dans le cadre des études portant sur la toxicité aiguë. Les effets toxiques attribuables au traitement comprenaient : toxicité cutanée, modifications du poids et de la consommation alimentaire, alopécie, myélotoxicité (altération de la moelle osseuse) et effets hématologiques (leucopénie et diminution de la masse érythrocytaire). Les chiens ont également manifesté des effets toxiques d’ordre gastro-intestinal, mais n’ont présenté aucun signe pathologique de toxicité. La toxicité de CAELYX a été comparée à celle du chlorhydrate de doxorubicine standard dans le cadre d’études de longue durée. Voici les résultats de ces études :
Tableau 24. Études comparatives portant sur la toxicité chronique
| Espèce | Nombre | Nombre | Dose | CONCLUSIONS |
| de | de | (mg/kg) | ||
| sujets/ | doses | |||
| Sexe | ||||
| Rat | Groupes de 30 sujets, soit 15 femelles et 15 mâles | 13 doses 1 dose tous les 3 jours | CAELYX 0,25 1,0 1,5 Chlorhydrate de doxorubicine standard 1 |
|
et chlorhydrate de doxorubicine standard).
| ||||
| Chien | Groupes de 6 sujets mâles | 4 doses 1 dose tous les 7 jours | CAELYX 1 Chlorhydrate de doxorubicine standard 1 |
|
| Chien | Groupes de 6 femelles et de 6 mâles | 10 doses 1 dose tous les 21 jours | CAELYX 0,25 0,75 1,0 Chlorhydrate de doxorubicine standard 1,0 |
|
blancs uniquement chez les sujets traités par CAELYX; la leucocytose est revenue à la normale pendant la période de rétablissement.
|
Cancérogénicité :
La doxorubicine, le principe actif qui entre dans la composition de CAELYX, est à la fois cancérogène et mutagène; c’est pourquoi il n’a pas été jugé nécessaire de réaliser des essais de cancérogenèse ou des études de mutagenèse. Toutefois, quatre études portant sur les liposomes STEALTH® placebos ont permis de confirmer qu’ils ne possédaient aucun pouvoir mutagène ni aucune génotoxicité.
Les résultats du test d’Ames, des analyses portant sur des cellules de lymphome de souris L 5178 Y, des tests d’aberrations chromosomiques in vitro, ainsi que du test du micronoyau de la moelle osseuse pratiqué in vivo sur la souris, se sont tous révélés négatifs.
Néphrotoxicité
Dans le cadre d’une étude de toxicité aiguë d’une préparation de doxorubicine expérimentale, on a administré par voie intraveineuse une dose unique de 10 mg/kg (120 mg/m²; soit environ deux fois la dose clinique) de CAELYX (préparation Doxil®) à des macaques de Buffon (3 mâles et 3 femelles) formant un groupe témoin qu’on a suivi durant 28 jours. Les jours 11 et 15, on a euthanasié 3 mâles et 1 femelle qui étaient dans un piètre état dû à une toxicité rénale. Cette toxicité rénale objectivée par des taux élevés de créatinine sérique et d’azote uréique du sang englobait des modifications tubulaires et/ou glomérulaires et se présentait sous forme d’hémorragie et/ou d’œdème rénal (cortex, bassinet ou papille), d’une dilatation des canaux rénaux distaux, d’une présence de cylindres de protéines intratubulaires, d’une hypertrophie des cellules épithéliales de la capsule de Bowman, d’une infiltration interstitielle neutrophile et/ou d’une nécrose des tissus adipeux rénaux. Une néphrotoxicité a été observée à la suite de l’administration de doses uniques encore plus faibles de chlorhydrate de doxorubicine à des rats et à des lapins. Toutefois, comme l’évaluation des données d’innocuité recueillies depuis la commercialisation de CAELYX n’a révélé aucune néphrotoxicité significative attribuable à CAELYX, ces résultats obtenus chez les macaques peuvent n’avoir aucune pertinence lorsqu’il s’agit d’évaluer les risques pour les patients.
Toxicologie pour la reproduction et le développement :
La toxicité possible de CAELYX sur la reproduction a fait l’objet d’études chez le rat et le lapin. Dans le cadre de la première étude, on a administré aux sujets, aux jours 6, 9, 12 et 15 de la gestation, l’une des substances suivantes : CAELYX (à raison de 0,1 mg/kg, de 0,5 mg/kg ou de 1,0 mg/kg, sous forme d’injections en bolus); liposomes STEALTH® placebos; ou solution saline. Un autre groupe a reçu une dose quotidienne de 0,2 mg/kg ou de 0,4 mg/kg de doxorubicine entre les jours 6 et 15 de la gestation. Les effets toxiques exercés chez la mère se sont révélés semblables chez les sujets ayant reçu la dose de 0,5 mg/kg ou de 1,0 mg/kg de CAELYX et chez ceux auxquels on avait administré de la doxorubicine. On a observé les effets suivants chez les sujets ayant reçu la dose de 1,0 mg/kg de CAELYX : retard pondéral chez les fœtus, nombre plus élevé de résorptions, et retard de l’ossification des vertèbres caudales et de l’appendice xiphoïde chez les fœtus. Chez les groupes de sujets ayant reçu des liposomes STEALTH® placebos ou la dose de 0,1 mg/kg de CAELYX, aucun effet indésirable n’a été observé chez les mères ou les fœtus.
L’embryotoxicité de CAELYX a été confirmée par une étude portant sur des lapines albinos New Zealand gestantes auxquelles on a administré, par injection intraveineuse, des doses de 0,5 mg/kg, de 1,5 mg/kg ou de 2,5 mg/kg de CAELYX aux jours 6, 9, 12, 15 et 18 de la gestation. Toutes ces doses étaient toxiques pour la mère. On a observé la résorption de tous les fœtus (100 %) chez 4 lapines décédées (3 dans le groupe de sujets ayant reçu la dose forte et 1 dans le groupe auquel on avait administré la dose intermédiaire), chez les lapines survivantes ayant reçu la dose intermédiaire (4 sujets) et la dose forte (2 sujets), et chez 4 lapines ayant reçu la dose faible et ayant avorté avant la fin de l’étude. On a retrouvé, dans l’utérus d’une autre lapine (dose faible) ayant avorté avant la fin de l’étude, 3 fœtus normalement constitués, 4 résorptions tardives et 5 résorptions précoces. CAELYX exerce donc des effets embryotoxiques et abortifs chez cette espèce animale.
Toxicologie particulière :
Tolérance locale
Deux études portant sur l’administration de doses unitaires ont été réalisées afin de déterminer le risque de lésion attribuable à une extravasation accidentelle de CAELYX. Dans le cadre de ces études, des lapins ont reçu, par injection intraveineuse ou sous-cutanée, des doses unitaires de 0,1 mL ou de 1,0 mL d’une solution non diluée de CAELYX à 2,0 mg/mL, de chlorhydrate de doxorubicine standard à 2,0 mg/mL ou de liposomes STEALTH® placebos. Après l’administration par voie intraveineuse, l’examen histopathologique des tissus au point d’injection a révélé que les trois substances étaient bien tolérées, l’absence de signe d’irritation à l’examen macroscopique ou microscopique en faisant foi.
Pouvoir hémolytique
Le pouvoir hémolytique de CAELYX et des liposomes STEALTH® placebos dans le sang humain a été évalué in vitro chez l’humain, tout comme la compatibilité de ces substances avec le sérum et le plasma humains. Ni CAELYX dosé à 1,0 mg/mL ni les liposomes STEALTH® placebos n’ont provoqué l’hémolyse des érythrocytes humains, pas plus que la coagulation ou la précipitation du sérum ou du plasma humains.
La lysophosphatidylcholine (LPC) est un produit de dégradation de la phosphatidylcholine contenue dans les liposomes. Dans le cadre d’une seconde étude portant sur le pouvoir hémolytique de CAELYX, des préparations de ce médicament renfermant 0 mg/mL, 0,5 mg/mL ou 0,88 mg/mL de LPC n’ont pas provoqué l’hémolyse des globules sanguins chez le rat.
Apparition de lésions dermiques
On a étudié, chez le chien, les effets exercés par l’administration de CAELYX suivant la posologie maximale sur l’apparition de lésions dermiques et sur la myélosuppression. Ainsi, on a administré aux sujets, par cathéter intraveineux (céphalique), des doses de 0,5 mg/kg, de 1,0 mg/kg et de 1,5 mg/kg tous les 7, 14 et 28 jours pendant une période de 6 à 12 semaines. Les doses maximales administrées suivant les fréquences minimales (soit 1,0 mg/kg aux 14 jours et 1,5 mg/kg aux 28 jours) ont entraîné très peu de signes de dépression cyclique de l’hémoglobine et de l’hématocrite. Dans ces deux groupes, l’hémoglobinémie et le taux d’hématocrites sont revenus aux valeurs de départ une fois l’étude terminée. L’apparition des lésions est survenue dans les 7 à 14 jours suivant le début du traitement et la vitesse de cicatrisation de ces dernières variait selon leur gravité et la fréquence d’administration des doses de médicament.
On a rapporté une légère myélosuppression dans tous les groupes de traitement et aucun signe de leucopénie attribuable au traitement n’a été observé. La dose de 0,5 mg/kg administrée toutes les 2 ou 4 semaines a été beaucoup mieux tolérée que la même dose administrée toutes les semaines. Une étude comparative des différents groupes ayant reçu 0,5 mg/kg/traitement a permis de démontrer clairement que l’apparition des lésions, la gravité de ces dernières ainsi que les effets toxiques généraux étaient proportionnels à la fréquence d’administration. Ces résultats, combinés aux données obtenues dans le cadre d’études réalisées précédemment, confirment l’existence d’une relation de cause à effet entre la fréquence d’administration d’une dose de 1,0 mg/kg de CAELYX et la gravité des effets toxiques du médicament; en effet, l’administration de cette dose toutes les semaines ou toutes les 2 semaines a entraîné des effets toxiques graves alors qu’une administration aux 3 semaines a été mieux tolérée.
Cardiotoxicité
On a fréquemment observé une cardiotoxicité chez les animaux et les humains auxquels on avait administré de la doxorubicine standard. Toutefois, des études portant sur CAELYX et réalisées chez le rat et le chien ont permis de conclure que ce médicament n’entraînait que des effets cardiotoxiques considérablement moins fréquents et moins graves que la doxorubicine standard, voire aucune cardiotoxicité. Une étude portant sur l’administration de doses multiples a été réalisée afin d’évaluer la cardiotoxicité relative de doses cumulatives de 14 mg/kg ou de 21 mg/kg de CAELYX et de chlorhydrate de doxorubicine standard lorsque ces deux médicaments étaient administrés par injection intraveineuse à des lapins mâles tous les 5 jours. Le traitement a été interrompu à deux reprises pendant 26 jours afin de permettre aux sujets de se rétablir d’effets toxiques subaigus non cardiaques. On a réalisé des autopsies comportant l’examen des tissus cardiaques à la recherche de modifications pathologiques 1, 5 et 13 semaines après l’administration de la 14e dose, ainsi que 13 semaines après l’administration de la 21e dose. Le nombre et la gravité des lésions observées dans cinq zones cardiaques ont également permis d’établir la cotation de la cardiotoxicité chez chaque animal.
Neuf décès prématurés sont survenus dans le groupe de sujets traités par CAELYX, dont 3 étaient attribuables aux effets cardiotoxiques du médicament et 5 au stress généralisé associé aux lésions dermiques; dans le groupe de sujets ayant reçu du chlorhydrate de doxorubicine standard, 5 décès prématurés ont été observés, tous accompagnés de cardiotoxicité. Les lésions cardiaques se sont révélées plus graves et plus nombreuses dans le groupe de sujets traités par le chlorhydrate de doxorubicine standard; ainsi, dans l’ensemble, 4 des 25 sujets (16 %) traités par CAELYX ont montré des signes de cardiotoxicité, comparativement à 10 des 15 sujets (67 %) ayant reçu du chlorhydrate de doxorubicine standard. Cette plus faible cardiotoxicité n’était pas attribuable au caractère latent des lésions; en effet, aucune augmentation significative du nombre ou de la gravité de ces dernières en fonction du temps n’a été observée après le traitement. En revanche, après le traitement, les signes et la gravité de la myocardiopathie ont augmenté en fonction du temps chez les sujets ayant reçu du chlorhydrate de doxorubicine standard. Des doses de CAELYX jusqu’à 50 % plus élevées (dose cumulative de 21 mg/kg) que celles du chlorhydrate de doxorubicine standard (dose cumulative de 14 mg/kg) ont pu être administrées sans que l’on observe une augmentation de la cardiotoxicité.
Liposomes STEALTH® placebos
En plus des études portant sur le pouvoir mutagène, sur le développement des fœtus et sur les effets de CAELYX à court et à long terme pour lesquelles des liposomes placebos ont été utilisés comme témoins, les liposomes STEALTH® placebos ont fait l’objet d’analyses afin de déterminer s’ils pouvaient entraîner des changements d’ordre cardiovasculaire chez le chien et des modifications du comportement neurologique chez le rat. Dans le cadre de l’étude portant sur les changements d’ordre cardiovasculaire chez le chien, on a observé une diminution significative de la tension artérielle (allant de 19 à 70 %) immédiatement après le début de l’injection, suivie d’un rétablissement rapide, mais partiel, après la fin de l’injection, puis d’un retour aux valeurs normales dans les 4 à 6 heures suivant l’administration de la dose. Une accélération compensatoire de la fréquence cardiaque n’a pas été constatée. Le degré de gravité de l’hypotension, contrairement à sa durée, n’était aucunement lié à la dose. Lors de l’étude effectuée chez le rat, les liposomes placebos n’ont entraîné aucun effet indésirable sur le comportement neurologique ni de signe de neurotoxicité.