


Monographie de produit - Epirubicin Hydrochloride Injection (Strides Pharma Canada)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux |
| Intraveineuse | Solution stérile injectable dosée à 2 mg/mL | Acide chlorhydrique, Chlorure de sodium et eau pour injection |
INDICATIONS ET USAGE CLINIQUE
Le chlorhydrate d’épirubicine injectable a été employé avec succès seul ou en association avec d'autres agents chimiothérapeutiques, en vue d’obtenir la régression de divers types de tumeurs comme le lymphome et les cancers du poumon, du sein, de l'ovaire et de l'estomac.
L’emploi de chlorhydrate d’épirubicine injectable est recommandé dans le traitement du cancer du sein métastatique.
Le chlorhydrate d’épirubicine injectable peut également être employé dans le traitement adjuvant du cancer du sein peu évolué chez la femme non ménopausée ou en périménopause.
L’emploi de chlorhydrate d’épirubicine injectable est aussi recommandé en présence de cancer du poumon à petites cellules (localisé et étendu), de cancer du poumon non à petites cellules avancé, de lymphome non hodgkinien, de maladie de Hodgkin, de cancer de l'ovaire aux stades FIGO III et IV et de cancer de l’estomac localisé inopérable et métastatique.
CONTRE-INDICATIONS
- Hypersensibilité à l’épirubicine ou à tout autre ingrédient entrant dans la composition du produit, à d’autres anthracyclines ou aux anthracènediones, dont le chlorhydrate de doxorubicine, le chlorhydrate de daunorubicine, le mitoxantrone ou la mitomycine C;
- dépression médullaire marquée et persistante, consécutive à l’emploi d’autres antitumoraux ou à une radiothérapie antérieure;
- atteinte hépatique grave;
- insuffisance myocardique grave;
- antécédents récents d’infarctus du myocarde;
- arythmies graves;
- antécédents de cardiopathie grave; et
- antécédents thérapeutiques comportant l’administration d’épirubicine ou d’une autre anthracycline et/ou d’anthracènediones jusqu’à concurrence de la dose cumulée maximale (voir MISES EN GARDE ET PRÉCAUTIONS).
MISES EN GARDE ET PRÉCAUTIONS
Fonction cardiaque :
Tout traitement par les anthracyclines comporte un risque de cardiotoxicité pouvant se
Mises en garde et précautions importantes
LE CHLORHYDRATE D'ÉPIRUBICINE INJECTABLE EST UN MÉDICAMENT
PUISSANT QUI NE DOIT ÊTRE ADMINISTRÉ QUE SOUS LA SURVEILLANCE D'UN MÉDECIN CONNAISSANT BIEN L'EMPLOI DES ANTINÉOPLASIQUES (VOIR MISES EN GARDE ET PRÉCAUTIONS). IL FAUT EFFECTUER LA NUMÉRATION GLOBULAIRE ET LE DOSAGE DES ENZYMES HÉPATIQUES RÉGULIÈREMENT PENDANT LE TRAITEMENT. DES MANIFESTATIONS DE TOXICITÉ CARDIAQUE IRRÉVERSIBLES PEUVENT SE PRODUIRE SI LA DOSE CUMULÉE APPROCHE LES 1000 mg/m2. LA SURVEILLANCE DE LA FONCTION CARDIAQUE EST CONSEILLÉE CHEZ TOUT PATIENT AYANT REÇU UNE RADIOTHÉRAPIE VISANT LE MÉDIASTIN, UNE AUTRE ANTHRACYCLINE OU UNE ANTHRACÈNE, AINSI QU’EN PRÉSENCE D’UNE CARDIOPATHIE PRÉEXISTANTE, OU SI LES DOSES CUMULÉES D’ÉPIRUBICINE ADMINISTRÉES ANTÉRIEUREMENT ÉTAIENT SUPÉRIEURES À 650 mg/m2.
DES CAS DE LEUCÉMIE AIGUË MYÉLOBLASTIQUE (LAM) SECONDAIRE,
PRÉCÉDÉS OU NON D’UNE PHASE PRÉLEUCÉMIQUE (SYNDROMES MYÉLODYSPLASIQUES [SMD]), ONT ÉTÉ RAPPORTÉS CHEZ DES SUJETS TRAITÉS PAR DES SCHÉMAS CONTENANT DE L’ÉPIRUBICINE. LE RISQUE CUMULÉ DE LAM OU DE SMD LIÉS AU TRAITEMENT A ÉTÉ ÉVALUÉ À 0,27 % APRÈS 3 ANS, À 0,46 % APRÈS 5 ANS ET À 0,55 % APRÈS 8 ANS CHEZ 7 110 PATIENTES ATTEINTES D’UN CANCER DU SEIN PEU ÉVOLUÉ QUI RECEVAIENT UN TRAITEMENT ADJUVANT CONTENANT DE L’ÉPIRUBICINE.
GRAVE NÉCROSE TISSULAIRE LOCALISÉE POUVANT SURVENIR EN CAS
D’EXTRAVASATION DU PRODUIT PENDANT LA PERFUSION.
TOXICITÉ MYOCARDIQUE SE MANIFESTANT, DANS SA FORME LA PLUS
GRAVE PAR UNE INSUFFISANCE CARDIAQUE POTENTIELLEMENT MORTELLE
DÉPRESSION MÉDULLAIRE PROFOND
Page 6 of 45 manifester rapidement (toxicité aiguë) ou plus tardivement (toxicité retardée).
Toxicité aiguë. Les manifestations immédiates de la cardiotoxicité de l’épirubicine sont surtout la tachycardie sinusale ou des anomalies de l’électrocardiogramme (ECG), comme des altérations non spécifiques du segment ST et de l’onde T. Des tachyarythmies, y compris des extrasystoles ventriculaires, une tachycardie ventriculaire et une bradycardie, ainsi qu’un bloc auriculoventriculaire et un bloc de branche ont également été signalés. Ces effets ne permettent habituellement pas de prédire la survenue subséquente de manifestations de toxicité tardive, sont rarement graves sur le plan clinique et ne sont généralement pas une cause d’abandon du traitement.
Toxicité tardive. Les manifestations de cardiotoxicité tardive surviennent habituellement vers la fin du traitement ou dans un délai de 2 à 3 mois au terme de celui-ci, mais on a également fait état d’effets tardifs observés de plusieurs mois à quelques années après le traitement. La cardiomyopathie tardive se manifeste par la réduction de la fraction d’éjection du ventricule gauche (FEVG) et/ou des signes et des symptômes d’insuffisance cardiaque (IC) comme la dyspnée, l’œdème pulmonaire, l’œdème déclive, la cardiomégalie et l’hépatomégalie, l’oligurie, l’ascite, l’épanchement pleural et le bruit de galop. L’IC menaçant le pronostic vital est la forme la plus grave de cardiomyopathie liée à l’emploi des anthracyclines et constitue la manifestation de toxicité limitant la dose cumulée pour ce type de médicament.
Avant d’entreprendre le traitement, il faut évaluer la fonction cardiaque du patient puis la surveiller pendant toute la durée du traitement afin de réduire au minimum le risque d’atteinte cardiaque grave. On peut réduire ce risque en mesurant régulièrement la FEVG pendant le traitement, pour interrompre immédiatement celui-ci au premier signe d’altération fonctionnelle. Parmi les méthodes d’évaluation quantitative convenant à la mesure répétée de la FEVG, mentionnons l’angiographie isotopique MUGA (ventriculographie scintigraphique par la méthode « multigated ») et l’échocardiographie. Il est recommandé d’évaluer la fonction cardiaque au début en jumelant l’ECG à un angiogramme MUGA ou à un échocardiogramme, surtout en présence de facteurs de risque favorisant la cardiotoxicité. Il faut évaluer de nouveau la FEVG par angiographie isotopique ou échographique, surtout si la dose cumulée d’anthracycline est élevée. La technique d’évaluation employée doit être la même pendant toute la durée du suivi.
L'insuffisance cardiaque et/ou la cardiomyopathie peuvent survenir plusieurs semaines après l'arrêt du traitement par le chlorhydrate d’épirubicine injectable.
Étant donné le risque de cardiomyopathie, la dose d’épirubicine cumulée ne doit généralement pas dépasser les 900 à 1000 mg/m2. Les facteurs de risque de cardiotoxicité incluent les maladies cardiovasculaires évolutives ou latentes, les antécédents de radiothérapie ou la radiothérapie concomitante de la région médiastinale ou péricardique, les antécédents de traitement par les anthracyclines ou les anthracénédiones, et l’emploi concomitant d’autres médicaments ayant le pouvoir de supprimer la contractilité cardiaque ou de médicaments cardiotoxiques. Il ne faut pas
Page 7 of 45 administrer d’anthracyclines – y compris d’épirubicine – avec d’autres agents cardiotoxiques, sauf si la fonction cardiaque du patient est étroitement surveillée.
Les patients qui entreprennent un traitement par des anthracyclines après avoir reçu d’autres agents cardiotoxiques, et notamment des agents dotés d’une longue demi-vie (p. ex. le trastuzumab), peuvent également être plus exposés aux effets toxiques pour le cœur. La demi-vie du trastuzumab est d’environ 28 à 38 jours; cet agent peut demeurer dans le sang jusqu’à 27 semaines. C’est pourquoi, dans la mesure du possible, il faut éviter d’administrer des anthracyclines moins de 27 semaines après un traitement par le trastuzumab. Autrement, on recommande de surveiller attentivement la fonction cardiaque.
La surveillance de la fonction cardiaque doit être particulièrement attentive si la dose cumulée est élevée ou en présence de facteurs de risque. Bien que les manifestations de cardiotoxicité puissent se produire à des doses cumulées moins élevées en présence comme en l’absence de facteurs de risque cardiaque, leur survenue est plus probable après l’administration de faibles doses cumulées quand le patient présente de tels facteurs de risque.
Les données actuelles semblent indiquer que les médicaments de la classe des anthracyclines et des anthracènes ont un pouvoir cardiotoxique cumulatif. Par conséquent, le risque d’effet cardiotoxique après l’administration d’une faible dose totale de chlorhydrate d’épirubicine injectable est plus élevé chez le patient qui a déjà reçu d'autres anthracyclines ou des anthracènes que chez celui qui n’en a jamais reçus. Il faut donc surveiller étroitement l’état d’un tel patient. L’établissement de la dose totale de chlorhydrate d’épirubicine injectable administrée au patient doit être fondé sur les composés apparentés (doxorubicine ou daunorubicine et dérivés des anthracènes) employés antérieurement ou actuellement ainsi que les antécédents de radiothérapie visant le médiastin.
L'insuffisance cardiaque secondaire à l’emploi d'anthracyclines est souvent réfractaire aux démarches thérapeutiques ou physiques habituelles. Le diagnostic clinique rapide de l'insuffisance cardiaque d'origine médicamenteuse est donc essentiel. Les mesures thérapeutiques comprennent l’administration de digitaline, de diurétiques et de vasodilatateurs périphériques ainsi que l'adoption d'un régime hyposodé et le repos au lit. De graves manifestations de toxicité cardiaque peuvent survenir subitement sans altération annonciatrice sur l'ECG. Il est conseillé de réaliser un ECG, une échocardiographie ou une angiographie isotopique (MUGA) avant de commencer le traitement, puis quand la dose cumulée atteint 650 mg/m2, avant d’administrer chaque dose ou cycle supplémentaire. Les altérations passagères de l'ECG, telles que l’aplatissement de l'onde T, le sous-décalage du segment ST et les arythmies survenant jusqu'à 2 semaines après l’administration d’une dose ou d’un cycle de chlorhydrate d’épirubicine injectable, ne sont pas considérées actuellement comme des indications justifiant l'arrêt du traitement par ce produit.
D'après les images réalisées par scintigraphie ou échocardiographie, la cardiomyopathie secondaire à l’emploi d’épirubicine est associée à une diminution de la fraction d'éjection.
Page 8 of 45 Aucun des examens menés jusqu’à maintenant ne permet de repérer systématiquement les personnes sur le point d'atteindre la dose cumulée maximale de chlorhydrate d’épirubicine injectable qu'elles peuvent tolérer. Si les résultats des examens révèlent un changement de l'état cardiaque imputable à l’emploi d’épirubicine, il importe de peser soigneusement les avantages liés à la poursuite du traitement et les risques de lésion cardiaque irréversible.
Hématotoxicité :
Une surveillance étroite de la fonction hématologique s'impose compte tenu du risque de dépression médullaire visant surtout les leucocytes. Il faut effectuer un bilan hématologique, comprenant une formule leucocytaire, avant et pendant chaque cycle de traitement par l’épirubicine.
Si l’on observe le schéma posologique recommandé (voir POSOLOGIE ET ADMINISTRATION), la leucopénie est passagère, atteint son nadir de 10 à 14 jours après le traitement et aura généralement cédé le 21e jour. Pendant le traitement par le chlorhydrate d’épirubicine injectable, la numération leucocytaire peut descendre jusqu’à 1 000/mm3.
Il faut également surveiller les numérations érythrocytaire et plaquettaire, qui peuvent diminuer. Les manifestations de toxicité hématologique peuvent exiger la diminution de la dose, le report ou l'arrêt du traitement. Une dépression tenace de la fonction médullaire peut se traduire par une infection ou une hémorragie.
L’épirubicine peut potentialiser la toxicité d'autres antinéoplasiques et celle de la radiothérapie pour le myocarde, les muqueuses et la peau. Avant de recevoir le chlorhydrate d’épirubicine injectable, le patient doit s’être remis des effets toxiques aigus (comme la stomatite, la neutropénie, la thrombocytopénie et les infections généralisées) de tout traitement cytotoxique antérieur.
Si l’administration de fortes doses d’épirubicine (p. ex., au moins 90 mg/m2 toutes les 3 ou4 semaines) entraîne des effets indésirables généralement semblables à celle des doses standards (moins de 90 mg/m2 toutes les 3 ou 4 semaines), elle peut causer une neutropénie et une stomatite ou une mucosite plus graves. L’emploi de cet agent à fortes doses exige donc une attention particulière, compte tenu du risque de complications cliniques dues à une dépression profonde de la fonction médullaire.
Effets immunosuppressifs / sensibilité accrue aux infections
L'administration de vaccins à virus vivants ou à virus vivants atténués à des patients immunodéprimés par des agents chimiothérapeutiques, y compris l’épirubicine, peut entraîner une infection grave, voire mortelle. Ces vaccins sont à proscrire chez les patients sous épirubicine. Les vaccins à virus inactivés peuvent cependant leur être administrés. Toutefois, la réponse vaccinale peut être diminuée dans ces cas.
Fonction hépatique :
L’épirubicine est largement métabolisée par le foie et éliminée principalement par les voies hépatobiliaires. Il faut doser la bilirubine sérique totale et l’ASAT avant et pendant l’administration d’épirubicine. En présence d’élévation des taux de bilirubine ou d’ASAT, le médicament peut être éliminé plus lentement et sa toxicité générale s’en trouver plus grande. Il est donc recommandé d’employer des doses plus faibles dans un tel cas (voir POSOLOGIE ET ADMINISTRATION). Il ne faut pas administrer d’épirubicine en présence d’atteinte hépatique grave (voir CONTRE-INDICATIONS).
Fonction rénale :
Il faut doser la créatinine sérique avant et pendant l’administration d’épirubicine. Le réglage de la posologie est nécessaire en présence d’une créatininémie supérieure à 5 mg/dL (voir POSOLOGIE ET ADMINISTRATION).
Leucémie secondaire :
On a rapporté des cas de leucémie aiguë myéloblastique (LAM) secondaire, précédée ou non d’une phase préleucémique (syndromes myélodysplasiques [SMD]) chez des sujets traités par des schémas contenant de l'épirubicine. De tels cas pourraient se caractériser par une brève période de latence (de 1 à 3 ans) (voir le paragraphe ci-après et le Tableau 2 sous EFFETS INDÉSIRABLES).
On a évalué quantitativement le risque de LAM, y compris de SMD, consécutif au traitement par l'épirubicine ou par un schéma contenant de l'épirubicine, en analysant les données recueillies de manière prospective après la tenue de 19 études avec répartition aléatoire portant sur le traitement adjuvant du cancer du sein peu évolué, parrainées par une entreprise ou menées par un établissement indépendant (en particulier l'étude MA.5, de l'Institut national du cancer du Canada; voir ESSAIS CLINIQUES, Essais portant sur le cancer du sein peu évolué). En date du 31 décembre 2001, la LAM ou les SMD avaient touché 28 (0,39 %) des 7 110 patientes qui avaient reçu de l’épirubicine et se prêtaient à l’évaluation. On a diagnostiqué d’autres formes de leucémie chez 4 autres patientes, dont 3 cas de leucémie aiguë lymphoblastique (LAL) et 1 cas de leucémie lymphoïde chronique (LLC). L’intervalle entre le début du traitement adjuvant et le diagnostic de LAM ou de SMD variait entre 8 et 126 mois (médiane de 33 mois). Sur les 23 cas de LAM ou de SMD pour lesquels on disposait de données cytogénétiques, on a observé 12 cas de translocation chromosomique équilibrée, dont 7 mettaient en jeu les chromosomes 11 ou 21. La leucémie secondaire à l’emploi d’inhibiteurs des topoisomérases se manifeste généralement dans un court délai (de 6 mois à 5 ans) et est associée à des translocations mettant en jeu les chromosomes 11 ou 21.
Page 10 of 45 Suivant cette analyse des plus récentes, le risque cumulé de LAM ou de SMD était de 0,27 % après 3 ans (intervalle de confiance [IC] à 95 % de 0,14 à 0,40 %), de 0,46 % après 5 ans (IC à 95 % de 0,28 à 0,65 %) et de 0,55 % après 8 ans (IC à 95 % de 0,33 à 0,78 %) chez les 7 110 patientes qui avaient reçu de l’épirubicine. La fréquence de LAM ou de SMD augmentait avec la dose d'épirubicine administrée à chaque cycle et la dose cumulée. Ainsi, pendant l’essai MA.5, cette fréquence s’établissait à 1,1 % au bout de 5 ans chez les sujets qui avaient reçu des doses élevées d’épirubicine (120 mg/m2), et aucun cas supplémentaire n’a été observé durant les 5 années suivantes (années 6 à 10 du suivi de 10 ans).
Depuis la fin de ces analyses, soit jusqu’en septembre 2003 inclusivement, des déclarations spontanées de LAM et de SDM ont été reçues, et des cas de ces 2 affections ont été signalés dans la littérature médicale et dans des rapports d’étude.
En outre, 2 cas de LAM sont survenus dans le cadre de 10 essais portant sur le traitement du cancer du sein avancé (3 061 patientes, suivi allant jusqu’en mars 1999). Cependant, à cause du petit nombre de cas et de la durée limitée du suivi attribuable à l’évolution naturelle du cancer du sein avancé chez ces patientes, on n’a pas pu évaluer le risque chez cette population de patientes.
Généralités :
Le chlorhydrate d’épirubicine injectable ne doit pas être administré par voie intramusculaire ou sous-cutanée.
Une grave nécrose tissulaire localisée peut survenir en cas d’extravasation du produit pendant la perfusion. L’extravasation, accompagnée ou non d'une sensation de picotement ou de brûlure, peut survenir même si le sang remonte bien dans la tubulure de perfusion quand on tire le piston de la seringue (voir POSOLOGIE ET ADMINISTRATION). Si des signes ou des symptômes d'extravasation se manifestent, il faut interrompre immédiatement l'injection ou la perfusion pour la reprendre dans une autre veine.
Comme pour les autres agents cytotoxiques, on a rapporté des cas de thrombophlébite et d’accidents thromboemboliques, dont des cas d’embolie pulmonaire (mortels dans certains cas), consécutifs à l’emploi de l’épirubicine.
Lépirubicine a un pouvoir mutagène, clastogène et cancérogène chez l’animal, et son emploi a été lié à l’augmentation du risque de leucémie secondaire (LAM) dans le cadre d’essais cliniques portant sur le traitement adjuvant du cancer du sein (voir EFFETS INDÉSIRABLES). En outre, l’administration d’épirubicine peut entraîner des altérations chromosomiques dans les spermatozoïdes humains. Tout homme recevant cet agent doit utiliser une méthode contraceptive efficace.
L’emploi de l’épirubicine peut entraîner l’aménorrhée et une ménopause précoce chez la femme en préménopause.
L’épirubicine colore les urines en rouge pendant 1 ou 2 jours après son administration. Il faut avertir le patient de la survenue de cet effet pendant le traitement.
Femmes enceintes :
Aucune donnée probante ne permet de conclure que l’emploi d’épirubicine a des effets défavorables sur la fertilité chez l’être humain ou des effets tératogènes. Toutefois, le chlorhydrate d’épirubicine injectable administré à fortes doses est embryotoxique et tératogène chez la rate, et embryotoxique et abortif chez la lapine. Aucune étude n’a porté sur l’emploi de cet agent chez la femme enceinte. Il faut donc conseiller à toute femme apte à procréer d'éviter de tomber enceinte au cours du traitement. Les femmes traitées par le chlorhydrate d’épirubicine injectable doivent utiliser une méthode contraceptive efficace.
L’épirubicine ne doit être employée chez la femme enceinte que si les avantages attendus du traitement l’emportent sur les risques pour le fœtus. S’il faut administrer du chlorhydrate d’épirubicine injectable à une femme enceinte ou si la patiente tombe enceinte pendant le traitement, on doit l’informer des risques possibles pour le fœtus. Enfin, il faut aussi déconseiller l’allaitement pendant le traitement par le chlorhydrate d’épirubicine injectable.
Surveillance et épreuves de laboratoire :
Le premier traitement par le chlorhydrate d’épirubicine injectable exige la mise sous observation du patient et une surveillance biologique exhaustive. À l'instar de celui des autres agents cytotoxiques, l’emploi du chlorhydrate d’épirubicine injectable peut en effet causer une hyperuricémie secondaire à la lyse rapide des cellules cancéreuses. Le médecin doit surveiller la biochimie du sang et le taux d'acide urique sanguin du patient, et être prêt à prendre les mesures qui s'imposent pour corriger l’hyperuricémie. Une bonne hydratation, l’alcalinisation des urines et l’emploi d’allopurinol en vue de prévenir l’hyperuricémie peuvent réduire au minimum le risque de complications liées au syndrome de lyse tumorale.
Le chlorhydrate d’épirubicine injectable n'est pas un antimicrobien.
Renseignements destinés au patient :
Il convient d'informer le patient des effets indésirables connus qu'il peut éprouver durant l’administration du chlorhydrate d’épirubicine injectable, y compris les manifestations de cardiotoxicité, la dépression médullaire et le risque d'infection, la thrombocytopénie, l’anémie, les nausées, les vomissements et la stomatite.
Le médecin doit également exposer clairement et sans tarder les risques et les bienfaits des divers schémas de chimiothérapie, pour permettre au patient de prendre une décision éclairée en matière de traitement. Le patient doit savoir que les traitements à doses élevées peuvent être plus
Page 12 of 45 toxiques que les autres et comporter, notamment, un risque de leucémie secondaire. Dans la mesure du possible, le médecin doit passer en revue la rubrique des ‘RENSEIGNEMENTS POUR LE CONSOMMATEUR’ avec ce dernier.
EFFETS INDÉSIRABLES
La dépression médullaire et les manifestations de cardiotoxicité sont les effets toxiques limitant les doses d’épirubicine (voir MISES EN GARDE ET PRÉCAUTIONS). Les autres effets observés sont les suivants :
Peau et annexes cutanées - Une alopécie réversible, partielle ou totale, touche la plupart des patients. L'alopécie et, chez l’homme, l’arrêt de la croissance de la barbe sont habituellement réversibles. La recrudescence d'un effet cutané associé à une radiothérapie antérieure est possible pendant l'administration de chlorhydrate d’épirubicine injectable. Les effets toxiques locaux, les éruptions cutanées, les démangeaisons et les altérations cutanées sont également possibles.
Appareil digestif - Des nausées et des vomissements aigus surviennent fréquemment chez la plupart des patients, mais on peut les atténuer au moyen d’un traitement antiémétique. Des cas de mucosite (stomatite et œsophagite) ont été rapportés de 5 à 10 jours après l'administration du médicament. Cet effet peut dégénérer en ulcération et être le point de départ d'infections graves. Des cas de diarrhée ont aussi été signalés. Dans la plupart des cas, cet effet indésirable cède à la
3e semaine de traitement.
Effets locaux - L’extravasation du produit pendant son administration peut occasionner une cellulite grave, une vésication, une douleur locale et une nécrose tissulaire (voir POSOLOGIE ET ADMINISTRATION). Des traînées érythémateuses et/ou une urticaire locale transitoire sur le trajet de la veine à proximité du point d'injection peuvent survenir. L’injection dans une veine de petit calibre ou dans la même veine à plusieurs reprises peut entraîner une sclérose veineuse. Le respect des recommandations d’administration peut réduire au minimum le risque de phlébite ou de thrombophlébite au point d’injection (voir DIRECTIVES PARTICULIÈRES DE MANIPULATION).
Système sanguin - La leucopénie et/ou la granulocytopénie (neutropénie) réversibles et reliées à la dose sont les principales manifestations aiguës de la toxicité médullaire et hématologique de l'épirubicine et celles qui limitent la dose. La leucopénie et la neutropénie sont habituellement plus prononcées après l'administration de fortes doses. Dans ces circonstances, le soutien de la fonction médullaire peut être nécessaire (p. ex., transfusion de cellules souches périphériques et/ou de facteurs de croissance des globules blancs). La survenue d’une thrombocytopénie, d’une anémie, d’une pancytopénie ou d’une neutropénie fébrile est également possible. Les conséquences cliniques d’une dépression médullaire profonde comprennent la fièvre, l’infection, la septicémie, le choc septique, l’hémorragie, l’hypoxie tissulaire et la mort.
Leucémie secondaire - Voir MISES EN GARDE ET PRÉCAUTIONS.
Organisme entier - Des cas de phlébite, de thromboembolie, de sepsis/septicémie, de choc septique, de fièvre et d’asthénie ou des malaises ont été rapportés après l'administration de chlorhydrate d’épirubicine injectable.
D’autres effets indésirables liés au traitement ont touché les structures suivantes:
Système endocrinien - Aménorrhée et bouffées vasomotrices.
Système cardiovasculaire - Chute asymptomatique de la fraction d’éjection ventriculaire gauche et insuffisance cardiaque, tachycardie ventriculaire, bradycardie, bloc auriculoventriculaire et bloc de branche.
Yeux - Conjonctivite et kératite.
Autres - Infection, pneumonie, leucémie aiguë lymphoblastique, leucémie aiguë myéloblastique, hyperuricémie.
Effets indésirables survenus au cours du traitement adjuvant du cancer du sein peu évolué
Effets indésirables du médicament observés au cours des essais cliniques Deux études portant sur des schémas thérapeutiques d’association incluant l’épirubicine (études MA.5 et GFEA-05 [FASG-05]; voir la section Essais portant sur le cancer du sein peu évolué sous la rubrique ESSAIS CLINIQUES) ont permis d’obtenir des données intégrées sur l'innocuité du traitement en présence de cancer du sein peu évolué. Sur les 1 260 participantes à ces études, 620 ont reçu un schéma associant de fortes doses d'épirubicine (FEC-100 et CEF-120), 280, celui qui associait de plus faibles doses de cet agent (FEC-50) et 360 ont reçu l'association CMF. Aucun antiémétique à action spécifique sur la sérotonine ni facteur de croissance des globules blancs n’a été utilisé pendant ces études. Les effets indésirables aigus pertinents sur le plan clinique sont résumés dans le tableau 1.
Tableau 1. Effets indésirables aigus pertinents sur le plan clinique, observés en présence de cancer du sein peu évolué
| Pourcentage de patientes | |||||||
| Effet indésirable | FEC-100/CEF-120 (n = 620) | FEC-50 (n = 280) | CMF (n = 360) | ||||
Grades 1 à 4 | Grades 3 ou 4 | Grades 1 à 4 | Grades 3 ou 4 | Grades 1 à 4 | Grades 3 ou 4 | ||
| Système sanguin | |||||||
| Leucopénie | 80,3 | 58,6 | 49,6 | 1,5 | 98,1 | 60,3 | |
| Neutropénie | 80,3 | 67,2 | 53,9 | 10,5 | 95,8 | 78,1 | |
| Anémie | 72,2 | 5,8 | 12,9 | 0 | 70,9 | 0,9 | |
| Pourcentage de patientes | ||||||||
| Effet indésirable | FEC-100/CEF-120 (n = 620) | FEC-50 (n = 280) | CMF (n = 360) | |||||
Grades 1 à 4 | Grades 3 ou 4 | Grades 1 à 4 | Grades 3 ou 4 | Grades 1 à 4 | Grades 3 ou 4 | |||
| Thrombocytopénie | 48,8 | 5,4 | 4,6 | 0 | 51,4 | 3,6 | ||
| Système endocrinien | ||||||||
| Aménorrhée | 71,8 | 0 | 69,3 | 0 | 67,7 | 0 | ||
| Bouffées congestives | 38,9 | 4,0 | 5,4 | 0 | 69,1 | 6,4 | ||
| Organisme entier | ||||||||
| Léthargie | 45,8 | 1,9 | 1,1 | 0 | 72,7 | 0,3 | ||
| Fièvre | 5,2 | 0 | 1,4 | 0 | 4,5 | 0 | ||
| Appareil digestif | ||||||||
| Nausées, vomissements | 92,4 | 25,0 | 83,2 | 22,1 | 85,0 | 6,4 | ||
| Mucosite | 58,5 | 8,9 | 9,3 | 0 | 52,9 | 1,9 | ||
| Diarrhée | 24,8 | 0,8 | 7,1 | 0 | 50,7 | 2,8 | ||
| Anorexie | 2,9 | 0 | 1,8 | 0 | 5,8 | 0,3 | ||
| Infection | ||||||||
| Infection | 21,5 | 1,6 | 15,0 | 0 | 25,9 | 0,6 | ||
| Neutropénie fébrile | n.d. | 6,1 | 0 | 0 | n.d. | 1,1 | ||
FEC et CEF : associations cyclophosphamide-épirubicine-fluorouracile
CMF : cyclophosphamide-méthotrexate-fluorouracile n.d. = non disponible On a observé des altérations de grade 1 ou 2 quant aux taux des transaminases, mais plus souvent avec le schéma CMF qu’avec le schéma CEF.
Effets indésirables tardifs
Le tableau 2 expose la fréquence des effets indésirables tardifs observés chez les participantes aux études MA.5 et GFEA-05 (FASG-05).
Tableau 2. Effets indésirables tardifs observés chez les patientes atteintes de cancer du sein peu évolué (données du suivi de 5 ans)*
| Yeux | ||||||||
| Conjonctivite, kératite | 14,8 | 0 | 1,1 | 0 | 38,4 | 0 | ||
| Peau et annexes cutanées | ||||||||
| Alopécie | 95,5 | 56,6 | 69,6 | 19,3 | 84,4 | 6,7 | ||
| Toxicité locale | 19,5 | 0,3 | 2,5 | 0,4 | 8,1 | 0 | ||
| Éruption, prurit | 8,9 | 0,3 | 1,4 | 0 | 14,2 | 0 | ||
| Changements cutanés | 4,7 | 0 | 0,7 | 0 | 7,2 | 0 | ||
| Pourcentage de patientes | |||
| Effet indésirable | FEC-100/CEF-120 (n = 620) | FEC-50 (n = 280) | CMF (n = 360) |
| Toxicité cardiaque | |||
| Chute asymptomatique de la FEVG | 1,8 | 1,4 | 0,8 |
| IC | 1,5 | 0,4 | 0,3 |
*Au cours de l’étude MA.5, on a cessé de surveiller la fonction cardiaque après 5 ans. Dans le cas de l’étude GFEA-05 (FASG-05), la surveillance de la fonction cardiaque était facultative.
Au cours des 5 premières années de suivi, 2 cas de leucémie lymphoblastique aiguë (LLA) ont également été observés chez des patientes recevant de l’épirubicine. Cependant, le lien entre l’administration d’anthracyclines, telles que l’épirubicine, et la LLA n’a pas été clairement établi.
Durant la période de suivi de 10 ans de l’étude GFEA-05 (FASG-05), la fréquence globale de manifestations cardiaques chez les patientes traitées au moyen du schéma FEC-100 est demeurée semblable à celle qui a été observée chez les patientes traitées à l’aide du schéma FEC-50. Cependant, on a signalé 2 nouveaux cas de diminution de la fraction d’éjection ventriculaire gauche chez les patientes du groupe FEC-100. Par conséquent, la fréquence de réduction de la fraction d’éjection ventriculaire gauche a été de 1,1 % (3/280) au sein du groupe FEC-50 et de 3 % (8/266) chez les patientes du groupe FEC-100. Aucun nouveau cas d’insuffisance cardiaque retardée n’a été signalé. La fréquence d’IC est donc demeurée à 0,4 % (1/280) dans le groupe FEC-50 et à 1,1 % (3/266) dans le groupe FEC-100. Dans un sous-groupe de patientes admises à cette étude, qui ne présentaient aucun signe de maladie après la période médiane de suivi de 102 mois, une analyse subséquente de la fonction cardiaque à long terme a permis de repérer 2 patientes atteintes d’IC parmi les 85 patientes évaluées qui ont reçu le schéma FEC-100 (voir la référence no 72). La fonction cardiaque n’a fait l’objet d’aucune surveillance après 5 années de suivi dans le cadre de l’étude MA.5.
Aucun nouveau cas de leucémie secondaire n’a été signalé durant la période de suivi de 10 ans des études MA.5 et GFEA-05 (FASG-05).
Effets indésirables signalés après la commercialisation du produit :
Les effets indésirables mentionnés ci-après sont tirés de rapports spontanés, d’études de cas publiées dans la littérature et de comptes rendus d’essais cliniques. Les critères d’inclusion de ces effets indésirables reposent sur leur degré de gravité. Comme ces réactions ont été signalées volontairement, à partir d’une population dont on ne connaît pas la taille exacte, on ne peut estimer leur fréquence avec précision ni déterminer s’il y a une relation causale avec l’exposition au médicament.
Troubles cardiaques : infarctus du myocarde
Infections et infestations : sepsie/choc septique, pneumonie
| LAM et SMD | |||
| LAM | 0,8 | 0 | 0,3 |
| SMD | 0 | 0 | 0 |
Page 16 of 45 Troubles du métabolisme et de la nutrition : hyperuricémie
Troubles vasculaires : hémorragie, embolie artérielle
Troubles respiratoires, thoraciques et médiastinaux : pneumopathie interstitielle, embolie pulmonaire
Appareil digestif : douleur ou sensation de brûlure, érythème, érosion, ulcération, saignement, déshydratation, hyperpigmentation de la muqueuse buccale.
Peau et annexes cutanées : rougeur du visage et du cou, hyperpigmentation de la peau et des ongles, photosensibilité, hypersensibilité des régions irradiées (recrudescence des réactions radiques).
Réactions d’hypersensibilité : urticaire, anaphylaxie, fièvre, frissons, choc.
Système vasculaire : phlébite, thrombophlébite.
Appareil urinaire : coloration rouge des urines pendant 1 ou 2 jours après l’administration du médicament.
INTERACTIONS MÉDICAMENTEUSES
L’épirubicine s’emploie surtout en association avec d’autres agents cytotoxiques. Le pouvoir toxique de ces agents peut donc s’additionner, surtout en ce qui a trait aux fonctions médullaire et hématologique et à l’appareil digestif (voir MISES EN GARDE ET PRÉCAUTIONS). L’administration d’épirubicine associée à d’autres agents éventuellement cardiotoxiques, de même que l’emploi concomitant d’autres composés agissant sur le cœur (p. ex., bloqueurs des canaux calciques) exige la surveillance de la fonction cardiaque pendant toute la durée du traitement.
L’emploi de la cimétidine pendant 7 jours à partir du 5e jour avant l’administration d’épirubicine se traduit par une augmentation de 50 % de l’aire sous la courbe des concentrations d’épirubicine. Il convient donc d’abandonner la cimétidine avant d’entreprendre le traitement par l’épirubicine.
POSOLOGIE ET ADMINISTRATION
Consulter la rubrique DIRECTIVES PARTICULIÈRES DE MANIPULATION.
POSOLOGIE :
Page 17 of 45 Divers schémas posologiques ont été utilisés. Les recommandations ci-après s’appliquent, que le produit soit administré seul ou en association avec d’autres agents chimiothérapeutiques.
Le calcul de la dose est habituellement fondé sur la surface corporelle. La dose la plus faible est réservée au patient dont le potentiel de leucopoïèse médullaire est altéré en raison d’antécédents thérapeutiques ou dont la moelle osseuse est envahie par les cellules cancéreuses. Les doses initiales et les schémas standards ont été employés chez les personnes âgées.
Insuffisance hépatique. Comme le chlorhydrate d’épirubicine injectable est largement métabolisé par le foie et excrété principalement par voie biliaire, il faut réduire la dose administrée en présence d’élévation des taux sériques de bilirubine ou d’ASAT témoignant d’une atteinte hépatique. Si le taux de bilirubine se situe entre 21 et 51 µmol/L ou que le taux d’ASAT est de 2 à 4 fois plus élevé que la limite supérieure de la normale (LSN), la dose de départ recommandée doit être réduite de moitié; si le taux de bilirubine est supérieur à 51 µmol/L ou que le taux d’ASAT est plus de 4 fois plus élevé que la LSN, il faut administrer le quart de la dose de départ recommandée. L’épirubicine ne doit pas être administrée en présence d’insuffisance hépatique grave (voir CONTRE-INDICATIONS).
Insuffisance rénale. Bien que l’on ne puisse faire aucune recommandation posologique précise, compte tenu du manque de données au sujet des patients atteints d’insuffisance rénale, il est nécessaire d’administrer des doses de départ plus faibles en présence d’insuffisance rénale grave (créatininémie supérieure à 5 mg/dL).
Patients ayant d’autres besoins particuliers. Il peut être nécessaire de considérer l’administration de doses de départ plus faibles ou d’allonger l’intervalle entre les cycles si le patient a déjà reçu de lourds traitements ou que la moelle osseuse est envahie (voir MISES EN GARDE ET PRÉCAUTIONS). Les doses initiales et les schémas standards ont déjà été employés chez les personnes âgées.
CANCER DU SEIN
Traitement adjuvant du cancer du sein peu évolué
L’épirubicine a été associée à divers agents chimiothérapeutiques dans le traitement du cancer du sein. Le traitement adjuvant recommandé en cas de cancer du sein peu évolué devrait associer le cyclophosphamide, l’épirubicine et le 5-fluoro-uracile (CEF-120), administrés de façon cyclique toutes les 4 semaines, à 6 reprises, de la manière suivante :
- cyclophosphamide : 75 mg/m2 par voie orale, des jours 1 à 14;
- épirubicine : 60 mg/m2 par voie i.v., les jours 1 et 8;
- 5-fluoro-uracile : 500 mg/m2 par voie i.v., les jours 1 et 8.
Cancer du sein métastatique
Monothérapie : Employé seul en présence de cancer du sein métastatique touchant l’adulte, le chlorhydrate d’épirubicine injectable est le plus souvent administré à raison de 75 à 90 mg/m2 à
Page 18 of 45 intervalles de 21 jours. La dose unique recommandée peut être répartie sur 2 jours consécutifs. Par ailleurs, l’administration de doses de 12,5 à 25 mg/m2, 1 fois par semaine, a déjà été utilisée et semblerait avoir entraîné moins d’effets toxiques graves que celle de doses plus élevées à intervalles de 3 semaines.
Traitement d’association : En présence de cancer métastatique du sein, on peut associer des doses de 50 mg/m2 d’épirubicine au cyclophosphamide et au 5-fluoro-uracile (FEC).
CANCER DU POUMON À PETITES CELLULES
Monothérapie : Employé seul, le chlorhydrate d’épirubicine injectable peut être administré à raison de 90 à 120 mg/m2, toutes les 3 semaines.
Traitement d’association : L'épirubicine a été diversement associée à d’autres agents antinéoplasiques à des doses allant de 50 à 90 mg/m2. Les associations suivantes se sont révélées efficaces : épirubicine associée au cisplatine ou à l'ifosfamide; association épirubicine- cyclophosphamide-vincristine (CEV); association épirubicine-cyclophosphamide-étoposide (CEVP16) et association épirubicine-cisplatine-étoposide.
CANCER DU POUMON NON À PETITES CELLULES :
Monothérapie : Le chlorhydrate d’épirubicine injectable peut être administré seul en doses allant de 120 à 150 mg/m2 (1er jour du cycle) à intervalles de 3 à 4 semaines.
Traitement d’association : L’épirubicine peut être associée à l’étoposide, au cisplatine, à la mitomycine, à la vindesine et à la vinblastine, à raison de 90 à 120 mg/m2 (1er jour du cycle) à intervalles de 3 à 4 semaines.
LYMPHOME NON HODGKINIEN
Monothérapie : Le chlorhydrate d’épirubicine injectable peut être administré seul à raison de 75 à 90 mg/m2, à intervalles de 21 jours.
Traitement d’association : On peut associer l'épirubicine en doses de 60 à 75 mg/m2 au cyclophosphamide, à la vincristine et à la prednisone, avec ou sans bléomycine (en remplacement de la doxorubicine dans les schémas CHOP, CHOP-Bléo ou BACOP) en vue du traitement du lymphome non hodgkinien récemment diagnostiqué.
MALADIE DE HODGKIN
Traitement d’association : Associée à la bléomycine, à la vinblastine et à la dacarbazine, l’épirubicine peut être administrée à raison de 35 mg/m2 toutes les 2 semaines ou de 70 mg/m2 toutes les 3 ou 4 semaines (en remplacement de la doxorubicine dans le schéma ABVD).
CANCER DE L’OVAIRE
Monothérapie : Chez les patientes ayant déjà reçu un traitement, l'épirubicine peut être utilisée
Page 19 of 45 seule, à raison de 50 à 90 mg/m2, à intervalles de 3 ou 4 semaines.
Traitement d’association : Chez les patientes ayant déjà reçu un traitement, l'épirubicine peut être employée en association, à raison de 50 à 90 mg/m2 administrés à intervalles de 3 ou 4 semaines. L'épirubicine peut être associée au cisplatine et au cyclophosphamide, à raison de 50 à 90 mg/m2 administrés à intervalles de 3 ou 4 semaines, dans le traitement de première intention du cancer de l’ovaire.
CANCER DE L'ESTOMAC
Monothérapie : Employée seule, l'épirubicine peut être administrée en doses allant de 75 à 100 mg/m2 dans le traitement du cancer de l'estomac localisé inopérable ou métastatique.
Traitement d’association : L’épirubicine peut être associée au fluoro-uracile, à raison de 80 mg/m2, dans le traitement du cancer de l’estomac localisé inopérable ou métastatique.
ADMINISTRATION :
L'administration prudente de chlorhydrate d’épirubicine injectable permettra de réduire au minimum le risque d'infiltration périveineuse. Elle peut également réduire le risque de réactions localisées telles que l'urticaire et les traînées rouges sur le trajet des veines. Au cours de l'administration intraveineuse de chlorhydrate d’épirubicine injectable, l’extravasation, accompagnée ou non d'une sensation de picotement ou de brûlure, peut survenir même si le sang remonte bien dans la tubulure de perfusion quand on tire le piston de la seringue. Si des signes ou des symptômes d'extravasation se manifestent, il faut interrompre immédiatement l'injection ou la perfusion pour la reprendre dans une autre veine. En cas d'extravasation sous-cutanée connue ou présumée, les étapes suivantes sont recommandées :
- 1. Tenter d’aspirer la solution de chlorhydrate d’épirubicine injectable infiltrée.
- 2. Appliquer de la glace de façon intermittente sur le point touché pendant 3 jours tout au plus.
- 3. Surélever le membre atteint.
- 4. Observer étroitement la lésion.
- 5. Si la douleur locale persiste ou que les altérations cutanées évoluent après 3 ou 4 jours, consulter un chirurgien plasticien rompu au traitement des extravasations médicamenteuses. Si un début d’ulcération apparaît, l’exérèse large de la région atteinte doit être considérée sans tarder.
Avant d’administrer le chlorhydrate d’épirubicine injectable, examiner visuellement la solution pour déceler toute décoloration ou particule. Si une décoloration ou des particules sont observées, il ne faut pas utiliser le produit. Il est recommandé d'injecter le chlorhydrate
Page 20 of 45 d’épirubicine injectable lentement dans une tubulure où coule librement une solution de chlorure de sodium, USP, (à 0,9 %) ou de dextrose à 5 %, USP. La tubulure doit être raccordée à une aiguille à ailettes ou à un autre dispositif équivalent, et mise en place de préférence dans une grosse veine. Dans la mesure du possible, éviter d'administrer le produit dans une veine qui longe une articulation ou dans un membre où le retour veineux ou lymphatique est mauvais. Afin de réduire au minimum le risque de thrombose ou d’extravasation périveineuse, on fait varier la durée de perfusion habituelle de 3 à 20 minutes, suivant la posologie et le volume de solution à perfuser. La perfusion doit durer au moins de 3 à 5 minutes. L’injection en bolus direct est déconseillée à cause du risque d’extravasation, qui peut survenir même si le sang remonte bien dans la tubulure quand on tire le piston de la seringue (voir MISES EN GARDE ET PRÉCAUTIONS). Des traînées érythémateuses locales sur le trajet de la veine ainsi que des bouffées vasomotrices peuvent témoigner d’une administration trop rapide. Une sensation de picotement ou de brûlure peut être le signe d’une infiltration périveineuse. Il faut alors interrompre immédiatement la perfusion pour la reprendre dans une autre veine. L’infiltration périveineuse peut également être indolore.
Il est déconseillé de mélanger le chlorhydrate d’épirubicine injectable à d'autres médicaments, sauf s'il existe des données précises sur la compatibilité des produits.
On a déjà associé l’épirubicine à d'autres agents chimiothérapeutiques homologués. Il existe des données attestant de la supériorité des associations chimiothérapeutiques sur l’emploi d’agents seuls. L’étude des avantages et des risques liés à une telle démarche se poursuit.
Pour obtenir des directives relatives à la préparation et à la manipulation du chlorhydrate d’épirubicine injectable en toute sécurité, consulter la rubrique DIRECTIVES PARTICULIÈRES DE MANIPULATION.
SURDOSAGE
Le surdosage aigu de chlorhydrate d’épirubicine injectable peut entraîner un dysfonctionnement myocardique aigu en moins de 24 heures. Une mucosite marquée, une leucopénie et une thrombocytopénie profondes peuvent survenir dans un délai de 7 à 14 jours. Le traitement du surdosage aigu comprend l'hospitalisation du patient en cas de dépression médullaire profonde, la transfusion de plaquettes et de granulocytes, l'administration d'antibiotiques et le traitement symptomatique de la mucosite.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Le mode d'action de l'épirubicine n'a pas été pleinement élucidé, mais il semble reposer sur la capacité de cet agent à se lier aux acides nucléiques par intercalation du noyau plat anthracycline
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
Page 21 of 45 entre les deux brins d'ADN.
La liaison à la membrane cellulaire et aux protéines plasmatiques pourrait également contribuer à l’action de l’épirubicine. Les résultats d’études portant sur des cultures cellulaires ont permis de constater que cet agent pénètre rapidement les cellules, se lie à la chromatine périnucléolaire, inhibe rapidement l'activité mitotique, a un pouvoir mutagène et cause des aberrations chromosomiques.
Des études menées sur des animaux ont permis de mettre au jour l'activité de l’épirubicine contre une grande diversité de modèles tumoraux, ses propriétés immunodépressives, mutagènes et cancérogènes chez les rongeurs, ainsi que divers effets toxiques incluant la dépression médullaire chez toutes les espèces étudiées et l'atrophie des tubes séminifères des testicules chez le rat et le chien.
Des données provenant d’études menées sur différentes espèces animales et modèles in vitro ont montré que l'épirubicine est moins toxique que la doxorubicine, en particulier pour le cœur.
L’emploi de l’épirubicine en doses d’efficacité équivalente entraîne moins d'effets indésirables graves non hématologiques, tels que les vomissements et l'inflammation des muqueuses, que celui de la doxorubicine.
Essais portant sur le cancer du sein peu évolué :
Dans le cadre de 2 études multicentriques, sans insu et avec répartition aléatoire, on a évalué l’emploi de 100 à 120 mg/m2 de chlorhydrate d’épirubicine injectable en association avec du cyclophosphamide et du fluoro-uracile dans le traitement adjuvant du cancer du sein caractérisé par l’atteinte des ganglions axillaires et l’absence de métastases à distance. (Voir la rubrique ESSAIS CLINIQUES pour obtenir une description détaillée des études et des résultats globaux; consulter également la rubrique EFFETS INDÉSIRABLES.)
L'étude MA.5 visait à comparer l’emploi de 120 mg/m2 d'épirubicine par cycle en association avec du cyclophosphamide et du fluoro-uracile (schéma CEF-120) avec un schéma CMF (méthotrexate) chez des femmes non ménopausées ou en périménopause.
L'étude GFEA-05 (FASG-05) portait sur l’emploi de 100 ou 50 mg/m2 d'épirubicine par cycle en association avec du fluoro-uracile et du cyclophosphamide (schémas FEC-100 et FEC-50) chez des femmes en préménopause ou ménopausées.
Pendant l'essai déterminant MA.5, le recours au modèle de régression des hasards proportionnels de Cox a permis de constater que le nombre de ganglions atteints a globalement une grande valeur prévisionnelle quant aux résultats du traitement (p = 0,0001) (risque relatif conditionnel de 1,7 selon que le nombre de ganglions touchés est d’au moins 4 ou d’au plus 3). Des tendances non significatives indiquent que le schéma CEF pourrait être supérieur au schéma CMF chez les
Page 22 of 45 patientes ayant au moins 4 ganglions atteints, mais pas chez celles qui n’en ont pas plus de 3. L'étude n’avait pas la puissance statistique nécessaire pour mettre au jour une différence entre les sous-groupes. Il ne faut pas oublier que même si le cancer touchait de 1 à 3 ganglions chez la majorité des patientes (61 %) des 2 groupes, le schéma CEF-120 continuait d’être globalement avantageux quant à la survie sans récidive (SSR) et à la survie globale (SG) (voir ci-après et consulter également la rubrique ESSAIS CLINIQUES). Néanmoins, les SSR liées aux schémas CEF et CMF s’élevaient respectivement à 68 et à 62 % chez les patientes n’ayant pas plus de 3 ganglions atteints, alors qu’elles étaient de 52 et de 39 % chez celles dont au moins 4 ganglions étaient atteints.
Pendant l'étude GFEA-05 (FASG-05), appuyant la précédente, le schéma FEC-100 s’est également révélé plus avantageux sur les plans de la SSR et de la SG que le schéma FEC-50 pour les femmes en préménopause et ménopausées.
Les résultats globaux relatifs à l'efficacité sont résumés au tableau 4 (voir ESSAIS CLINIQUES). Dans le cadre de l’étude MA.5, la durée médiane du suivi a été de 8,8 ans (de 0,2 à 12,1 ans) et de 8,7 ans (de 0,7 à 12,1 ans) dans les groupes de traitement CEF et CMF, respectivement. Pendant l'étude MA.5, le schéma CEF-120 s'est révélé supérieur au schéma CMF au chapitre de la SSR, tant sur 5 ans que sur 10 ans de suivi. La réduction globale du risque de récidive a été de 24 % sur 5 ans et de 22 % sur 10 ans. Le schéma CEF-120 contenant de l’épirubicine s’est également traduit par une meilleure SG sur 5 et 10 ans de suivi que le schéma CMF. La réduction globale du risque relatif de mortalité était de 29 % sur 5 ans et de 18 % sur 10 ans.
Pharmacocinétique :
Les résultats des études pharmacocinétiques indiquent que l'élimination initiale de la molécule mère dans le plasma est rapide. La demi-vie terminale d'élimination plasmatique de la molécule mère varie de 30 à 40 heures chez l'être humain. De 9 à 10 % environ de la dose administrée sont excrétés dans les urines dans un délai de 48 heures. L'excrétion biliaire est la principale voie d'élimination, et environ 40 % de la dose administrée sont récupérés dans la bile dans un délai de 72 heures. Les principaux métabolites isolés sont l'épirubicinol (épirubicine 13-hydroxylée) et les glucuroconjugués de l'épirubicine et de l'épirubicinol.
L'épirubicine se distingue de la doxorubicine par la 4'-0-glucuroconjugaison, qui peut expliquer son élimination plus rapide et sa plus faible toxicité. Le taux plasmatique du principal métabolite, le dérivé 13-hydroxylé (épirubicinol), est toujours moindre que celui du médicament inchangé et décrit une courbe pratiquement parallèle.
En présence d’insuffisance hépatique, la concentration plasmatique du médicament est plus élevée.
Page 23 of 45 D'après les études effectuées sur la distribution du médicament chez le rat, l'épirubicine ne semble pas traverser la barrière hématoencéphalique.
CONSERVATION ET STABILITÉ
Le chlorhydrate d’épirubicine injectable doit être réfrigéré (à une température allant de 2 à 8oC) et conservé dans son emballage d’origine jusqu'à l'emploi. Ne pas congeler. Protéger de la lumière. Jeter tout reste de solution.
Le contenu de la fiole grand format pour pharmacies doit être administré dans les 8 heures suivant l’ouverture de la fiole à cause du risque de contamination microbienne.
Incompatibilité :
Il ne faut pas mélanger le chlorhydrate d’épirubicine injectable à d'autres médicaments, sauf s'il existe des données précises sur la compatibilité des produits.
Éviter tout contact entre le chlorhydrate d’épirubicine injectable et une solution alcaline, sous peine d’hydrolyse du produit. En raison de leur incompatibilité chimique pouvant entraîner une réaction de précipitation, l’épirubicine et l’héparine ne doivent pas être mélangées.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Préparation et manipulation :
- 1. Le personnel doit avoir reçu la formation nécessaire quant aux techniques de reconstitution et de manipulation du produit. Les femmes enceintes ne doivent pas manipuler ce produit.
- 2. La préparation des solutions antinéoplasiques doit être réalisée sous une hotte à flux laminaire vertical (enceinte de sécurité biologique de classe II), et le plan de travail doit être recouvert de papier absorbant jetable, doublé de plastique.
- 3. Le personnel qui prépare la solution d'épirubicine doit porter des gants de PVC, des lunettes de sécurité et des vêtements protecteurs tels qu'un masque et une blouse jetables. En cas de contact entre la solution d'épirubicine et la peau ou les muqueuses, laver immédiatement la région touchée à l'eau et au savon ou au bicarbonate de soude. Ne pas frotter la peau avec une brosse et toujours se laver les mains après avoir retiré les gants.
- 4.
Si le produit entre en contact avec les yeux, tenir ouverte la paupière de l’œil touché et rincer copieusement à l’eau claire pendant au moins 15 minutes, puis consulter
immédiatement un médecin.
- 5. Le personnel régulièrement amené à préparer et à manipuler des antinéoplasiques devrait se prêter à des examens hématologiques réguliers.
- 6.
Instructions relatives à l’emploi de fioles grand format pour pharmacies
L’usage des fioles grand format pour pharmacies doit être réservé aux hôpitaux ayant un programme reconnu d’admixtion de produits pour administration intraveineuse. La fiole grand format ne doit être perforé qu’une seule fois, mais peut servir à l’administration de plusieurs doses par voie intraveineuse seulement.
La perforation doit être réalisée au moyen d'un dispositif stérile tel que la trousse de transfert stérile Econ-O-Set® 1 1. L'emploi répété d'une seringue pourvue d’une aiguille est déconseillé à cause du risque de fuites et de contamination microbienne ou particulaire.
Essuyer le bouchon de la fiole avec un tampon imbibé de solution antiseptique. En suivant minutieusement le mode d’emploi du fabricant, introduire le dispositif de transfert dans la fiole. Aspirer le contenu de la fiole dans les seringues en respectant les règles de l’asepsie. Jeter tout reste de solution dans les 8 heures suivant la perforation de la fiole.
Mise aux rebuts :
- 1. Porter des gants en PVC, un masque et une blouse jetables afin d’éviter tout contact avec la peau et l'inhalation de particules en suspension dans l’air.
- 2.
Les aiguilles, seringues, fioles et autres matières entrés en contact avec l’épirubicine doivent
être déposés dans des sacs de plastique qui seront scellés et porteront la mention « Déchets dangereux ». Incinérer à une température d’au moins 1000°C. Les contenants scellés peuvent exploser s’ils sont fermés hermétiquement.
- 3.
S'il n'est pas possible d'incinérer les déchets, l'ajout d'une solution d'hypochlorite de sodium
(eau de Javel) au contenu de la fiole permet de détoxifier le chlorhydrate d'épirubicine. La quantité de solution ajoutée doit être suffisante pour que l'épirubicine se décolore. Il faut prendre soin de purger la fiole pour éviter l’accumulation de pression due à la libération du chlore gazeux. Les fioles ainsi traitées doivent être mises aux rebuts de manière sûre.
Aiguilles, seringues, équipement jetable et réutilisable :
1 1 Distribué par International Medication Systems du Canada, Ltée
Page 25 of 45 Rincer l’équipement avec suffisamment de solution d’hypochlorite de sodium. Mettre la solution et l’équipement jetable aux rebuts de façon sûre. Bien laver l’équipement réutilisable à l’eau et au savon.
Déversement et contamination :
Enfiler des gants, un masque et des vêtements protecteurs. Utiliser de la solution d'hypochlorite de sodium sur le liquide déversé. Bien absorber la solution avec des compresses, des serviettes ou du papier absorbant, laver la surface contaminée à l'eau et l’essuyer encore une fois avec des serviettes ou du papier absorbant que l’on déposera dans un sac de polyéthylène; sceller le sac, le déposer dans un deuxième sac et apposer la mention « Déchets dangereux ». Se débarrasser de ces déchets en les incinérant ou par d'autres méthodes approuvées pour les produits dangereux. Le personnel qui a participé à la décontamination doit se laver à l'eau et au savon.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Le chlorhydrate d'épirubicine injectable est offert en fioles de verre brun de type II de 25 mL et 100 mL. La teneur de chaque fiole en chlorhydrate d’épirubicine est de 2 mg/mL.
Les fioles de 25 mL sont emballées et distribuées dans des boîtes contenant 1 fiole.
Les fioles grand format pour pharmacies de 100 mL sont emballées et distribuées dans des boîtes contenant 1 fiole.
REMARQUE :
L’EMPLOI DES FIOLES GRAND FORMAT POUR PHARMACIES EST RÉSERVÉ AUX HÔPITAUX AYANT UN PROGRAMME RECONNU D’ADMIXTION DE PRODUITS POUR ADMINISTRATION INTRAVEINEUSE. LA FIOLE GRAND FORMAT NE DOIT ÊTRE PERFORÉE QU’UNE SEULE FOIS, MAIS PEUT SERVIR À L’ADMINISTRATION DE PLUSIEURS DOSES PAR VOIE INTRAVEINEUSE SEULEMENT.
La perforation doit être réalisée au moyen d'un dispositif de transfert ou d’administration stérile et approprié. L'emploi répété d'une seringue pourvue d’une aiguille est déconseillé à cause du risque de fuites et de contamination microbienne ou particulaire.
Dans une aire de travail appropriée telle qu'une hotte à flux laminaire, essuyer le bouchon de la fiole avec un tampon imbibé de solution antiseptique. Introduire le dispositif de transfert dans la fiole. Aspirer le contenu de la fiole dans des seringues stériles en respectant minutieusement les règles de l’asepsie. En raison du risque de contamination microbienne, distribuer le contenu de la fiole grand format pour pharmacies dans les 8 heures suivant la perforation du bouchon. Jeter tout reste de solution. Le contenu des seringues remplies à même la fiole grand format pour pharmacies doit être administré dans un délai de 24 heures suivant la perforation du bouchon, si les seringues sont conservées à la température ambiante, ou de 48 heures, si elles sont
Page 26 of 45 réfrigérées.
Composition :
Le chlorhydrate d’épirubicine injectable est offert en solution stérile rouge orangé prête à l’emploi. Le chlorhydrate d’épirubicine injectable est offert en fioles de verre sous forme de solution isotonique de chlorhydrate d’épirubicine dosée à 2 mg/mL et exempte d’agent de conservation.
Fiole de 25 mL Chaque mL contient 2 mg de chlorhydrate d'épirubicine, 9 mg de chlorure de sodium, USP, de l'eau pour injection, USP, et de l'acide chlorhydrique, pour l'ajustement du pH.
Fiole de 100 mL Chaque mL contient 2 mg de chlorhydrate d'épirubicine, 9 mg de chlorure de sodium, USP, de l'eau pour injection, USP, et de l'acide chlorhydrique, pour l'ajustement du pH.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse :
Nom propre :
chlorhydrate d'épirubicine
Nom chimique :
chlorhydrate de (8S-cis)-10-[(3-amino-,2,3,6-tridésoxy-α-L- arabino-hexopyranosyl)oxy]-7,8,9,10-tétrahydro-6,8,11- trihydroxy-8-(hydroxyacétyl)-1-méthoxy-5,12 naphtacénédione
Formule développée :
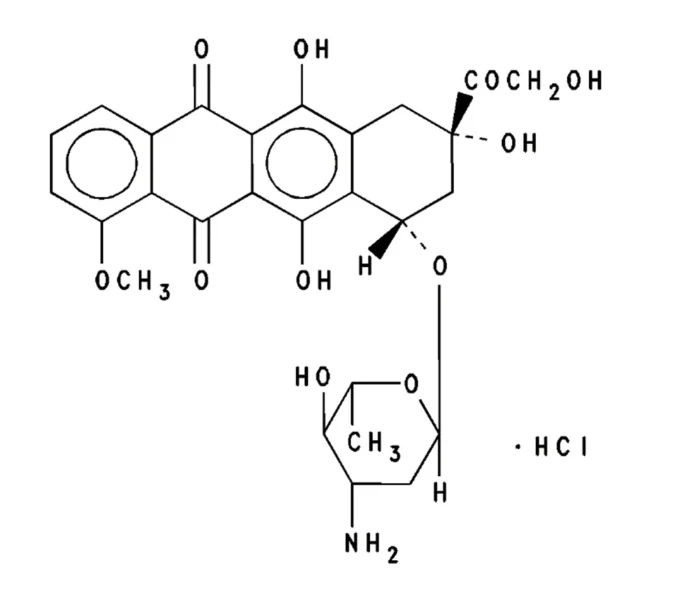
Formule moléculaire :
Masse moléculaire :
C27 H29 NO11• HCl
579,98 g/mol
Description :
Le chlorhydrate d'épirubicine est un antibiotique cytotoxique semi-synthétique de la classe des anthracyclines, dont la fraction glucidique diffère de la daunosamine naturelle (sucre aminé présent dans la doxorubicine) par l’inversion de la configuration stérique du 4e atome de carbone hydroxylé, donnant ainsi une configuration L-arabino plutôt que L-lyxo. Le noyau anthracycline est lipophile. Comme l'extrémité saturée du noyau contient des groupements hydroxyles adjacents au sucre aminé, le centre du noyau est hydrophile. La molécule est amphotère, les groupements phénoliques lui conférant un rôle acide et le groupement sucre
Page 28 of 45 aminé, un rôle basique.
Le chlorhydrate d'épirubicine est une poudre cristalline rouge foncé soluble dans l'eau, le méthanol, et l'alcool éthylique (à 50 °C). Il est pratiquement insoluble dans l'acétone, le chloroforme et le chlorure de méthylène. Son point de fusion se situe entre 173 et 177°C, sa constante de dissociation pKa dans l’eau est de 7,7, et le pH de la solution aqueuse à 0,5 % poids/volume va de 4 à 5,5.
ESSAIS CLINIQUES
Essais portant sur le cancer du sein peu évolué (voir EFFETS INDÉSIRABLES)
Dans le cadre de 2 études multicentriques, sans insu et avec répartition aléatoire, on a évalué l’emploi de 100 à 120 mg/m2 de le chlorhydrate d’épirubicine injectable en association avec du cyclophosphamide et du fluoro-uracile dans le traitement adjuvant du cancer du sein chez 1 281 femmes présentant les caractéristiques suivantes :
- atteinte des ganglions lymphatiques axillaires;
- absence de métastase à distance (stade II ou III); et
- absence de tumeur T4.
L'étude MA.5 visait à comparer l’emploi de 120 mg/m2 d'épirubicine par cycle, en association avec du cyclophosphamide et du fluoro-uracile (schéma CEF-120), avec un schéma CMF (méthotrexate) chez des femmes non ménopausées ou en périménopause, dont au moins un ganglion axillaire était envahi.
L'étude GFEA-05 (FASG-05) portait sur l’emploi de 100 ou 50 mg/m2 d'épirubicine par cycle, en association avec du fluoro-uracile et du cyclophosphamide (schémas FEC-100 et FEC-
- 50) chez des femmes non ménopausées ou ménopausées. Au nombre des critères d’admissibilité, citons la présence de 4 ganglions atteints ou, si seulement 1 à 3 ganglions étaient atteints, l’absence de récepteurs des estrogènes et de la progestérone et la présence d’une tumeur de grade histologique 2 ou 3.
Le tableau 3 expose les schémas de traitement reçus par les patientes.
Tableau 3. Schémas de traitement administrés pendant les études de phase III portant sur le cancer du sein peu évolué
| Groupes de traitement | Agent | Schéma posologique | |
| MA.51 n = 716 | CEF-120 (total, 6 cycles)2 n = 356 | Cyclophosphamide | 75 mg/m2 voie orale j 1 à 14, tous les 28 j |
| Épirubicine | 60 mg/m2 voie i.v. j 1 et 8, tous les 28 j | ||
| Fluoro-uracile | 500 mg/m2 voie i.v. j 1 et 8, tous les 28 j | ||
CMF (total, 6 cycles) n = 360 | Cyclophosphamide | 100 mg/m2 voie orale j 1 à 14, tous les 28 j | |
| Méthotrexate | 40 mg/m2 voie i.v. j 1 et 8, tous les 28 j | ||
| Fluoro-uracile | 600 mg/m2 voie i.v., j 1 et 8, tous les 28 j | ||
GFEA-05 (FASG-05)3 n = 565 | FEC-100 (total, 6 cycles) n = 276 | Fluoro-uracile | 500 mg/m2 voie i.v. j 1, tous les 21 j |
| Épirubicine | 100 mg/m2 voie i.v. j 1, tous les 21 j | ||
| Cyclophosphamide | 500 mg/m2 voie i.v. j 1, tous les 21 j | ||
FEC-50 (total, 6 cycles) n = 289 Tamoxifène, 30 mg/j x 3 ans, femmes ménopausées, avec ou sans récepteurs hormonaux | Fluoro-uracile | 500 mg/m2 voie i.v. j 1, tous les 21 j | |
| Épirubicine | 50 mg/m2 voie i.v. j 1, tous les 21 j | ||
| Cyclophosphamide | 500 mg/m2 voie i.v. j 1, tous les 21 j |
1 Chez les femmes traitées par tumorectomie, la radiothérapie du sein était prévue au terme de la chimiothérapie à l'étude. 2 Les femmes ont aussi reçu une antibiothérapie prophylactique par le triméthoprime-sulfaméthoxazole ou la fluoroquinolone pendant leur chimiothérapie.
3 Toutes les femmes devaient aussi recevoir une radiothérapie du sein au terme de la chimiothérapie.
On a analysé les paramètres d'efficacité considérés, la survie sans récidive (SSR) et la survie globale (SG), selon l’analyse en intention de traiter et selon les méthodes de Kaplan-Meier, chez les sujets de chaque étude. Les résultats obtenus illustrent l'issue de la maladie sur 5 et 10 ans.
Résultats de l’étude MA.5 : L'âge médian de la population à l'étude était de 45 ans. Le cancer touchait de 1 à 3 ganglions chez environ 60 % des patientes et au moins 4 ganglions chez les 40 % restants. La durée médiane du suivi a été de 8,8 ans (de 0,2 à 12,1 ans) et de 8,7 ans (de 0,7 à 12,1 ans) dans les groupes de traitement CEF et CMF, respectivement. L'administration de l’association contenant l'épirubicine (CEF-120) s'est révélée supérieure au schéma CMF au chapitre de la SSR, tant sur 5 ans que sur 10 ans de suivi (Tableau 4). La réduction globale du risque de récidive a été de 24 % sur 5 ans et de 22 % sur 10 ans. La SG sur 5 et 10 ans a englobé un plus grand nombre de participantes parmi les patientes qui avaient reçu le schéma CEF-120 plutôt que le schéma CMF (Tableau 4). La réduction relative globale du risque de mortalité était de 29 % sur 5 ans et de 18 % sur 10 ans.
Résultats de l’étude GFEA-05 (FASG-05) : L'âge médian des participantes était de 51 ans, et la moitié environ des patientes étaient ménopausées. Le cancer touchait de 1 à 3 ganglions chez environ 17 % des patientes et au moins 4 ganglions chez 80 % d’entre elles. Les caractéristiques démographiques et tumorales étaient réparties également entre les groupes de traitement de chaque étude. La durée médiane du suivi a été de 7,7 ans (de 0,3 à 12,5 ans) et de 8,7 ans (de 0,2 à 12,7 ans) dans les groupes de traitement FEC-50 et FEC-100, respectivement. Chez les patientes qui ont reçu la dose plus élevée d'épirubicine (FEC-100), la SSR et la SG sur 5 et 10 ans ont englobé un plus grand nombre de participantes (Tableau 4) que chez celles qui avaient reçu le schéma à dose plus faible (FEC-50). La réduction globale du risque de récidive était de 32 % sur 5 ans et de 22 % sur 10 ans. La réduction relative du risque de mortalité était de 31 % sur 5 ans et de 25 % sur 10 ans.
Bien que les études n'étaient pas dotées de la puissance statistique nécessaire pour que l’on mène une analyse par sous-groupes, dans le cadre de l’étude MA.5, on a observé que la SSR et la SG sur 5 et 10 ans s’étaient améliorées davantage chez les femmes qui avaient reçu le schéma CEF-120 comparativement au schéma CMF, et ce, tant chez celles qui étaient porteuses de 1 à 3 ganglions atteints que d’au moins 4 ganglions touchés. Au cours de l’étude GFEA-05 (FASG-05), des améliorations au chapitre de la SSR et de la SG ont été observées sur 5 et 10 ans tant chez les femmes en préménopause que chez les femmes ménopausées qui ont reçu le schéma FEC-100 plutôt que le schéma CEF-50.
Le tableau 4 expose les résultats relatifs à l'efficacité pour les 2 études.
Tableau 4. Résultats relatifs à l'efficacité, tirés des études de phase III portant sur le cancer du sein peu évolué*
| Étude MA.5 | Étude GFEA-05 (FASG-05) | |||
| CEF-120 n = 356 | CMF n = 360 | FEC-100 n = 276 | FEC-50 n = 289 | |
| SSR sur 5 ans (%) | 62 | 53 | 65 | 52 |
| Test logarithmique par rangs | (stratifié, p = 0,013) | (p = 0,007) | ||
| SG sur 5 ans (%) | 77 | 70 | 76 | 65 |
| Test logarithmique par rangs | (stratifié, p = 0,043) (non stratifié, p = 0,13) | (p = 0,007) | ||
| SSR sur 10 ans (%) | 51 | 44 | 49 | 43 |
| Test logarithmique par rangs (stratifié) | (p = 0,017) | (p = 0,040) | ||
| SG sur 10 ans (%) | 61 | 57 | 56 | 50 |
| Test logarithmique par rangs (stratifié) | (p = 0,100) | (p = 0,023) | ||
| *Selon les méthodes de Kaplan-Meier | ||||
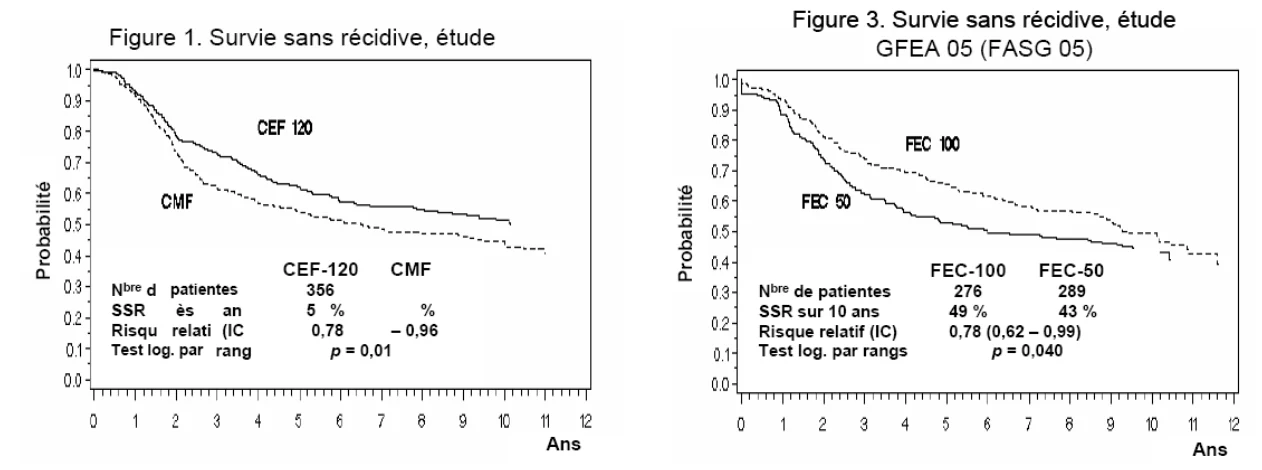
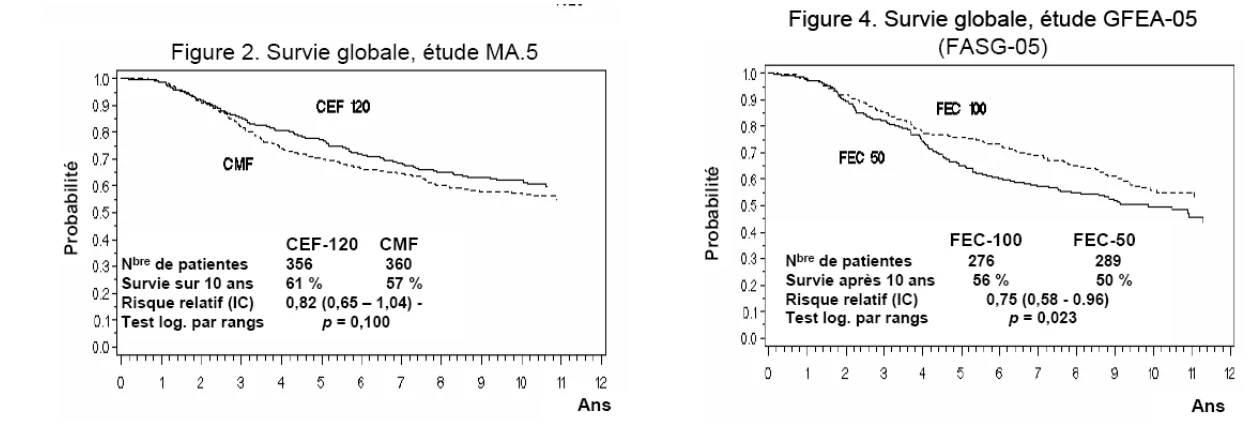
Page 32 of 45 Les figures 1 et 2 illustrent les courbes de Kaplan-Meier relatives à la SSR et à la SG observées dans le cadre de l’étude MA.5, et les figures 3 et 4, celles de l’étude GFEA-05 (FASG-05).
PHARMACOLOGIE DÉTAILLÉE
On a évalué la cytotoxicité in vitro de l’épirubicine et on l’a comparée à celle de la doxorubicine en menant le test d'efficience du clonage des cellules HeLa, le dosage sur cellules souches de tumeurs humaines et le test d'inhibition de la prolifération des fibroblastes chez l'embryon de souris. Dans le cadre du premier test, l'épirubicine s’est révélée moins active que la doxorubicine. Dans les 2 autres tests, l'activité des 2 produits était comparable.
On a comparé l'activité antitumorale de l'épirubicine à celle de la doxorubicine dans divers modèles de tumeurs murines. Injectés par voie intrapéritonéale ou i.v. en dose unique et égale (sarcome 180 avec ascite, leucémie L1210, leucémie P388, leucémie de Gross), les 2 produits ont eu le même effet antitumoral. Une sous-lignée de cellules de leucémie P388 résistantes à la doxorubicine s’est révélée dotée d’une résistance croisée à l'épirubicine. Administrée par voie i.v., une même dose
Page 33 of 45 des 2 produits a eu exactement le même effet sur le sarcome 180 solide et le cancer du sein tant à ses débuts qu'aux stades plus avancés.
L'effet antitumoral de l'épirubicine était légèrement supérieur à celui de la doxorubicine sur le cancer du poumon de Lewis, les métastases du cancer du poumon MS-2, le rhabdomyosarcome provoqué par le MSV et l'adénocarcinome 38 du côlon.
L'épirubicine s'est révélée active contre le cancer du sein, le mélanome, l'épithélioma épidermoïde du poumon et le sarcome des tissus mous, toutes ces tumeurs ayant été transplantées sur des souris nudes.
L'épirubicine s'est révélée active contre les tumeurs du sein, des poumons, de la prostate et des ovaires, transplantées sur des souris nudes; l'activité était particulièrement grande contre les mélanomes. Aucun effet statistiquement significatif n'a été observé sur les tumeurs colorectales humaines transplantées sur des souris nudes.
Les études pharmacocinétiques menées chez l'être humain confirment la rapidité de l’élimination plasmatique initiale de la molécule mère. La demi-vie finale d'élimination plasmatique du composé parent est d'environ 30 à 40 heures. Entre 9 et 10 % de la dose administrée sont excrétés dans les urines dans un délai de 48 heures. Les voies biliaires constituent la principale voie d'élimination, car environ 40 % de la dose administrée sont récupérés dans la bile au bout de 72 heures. Les principaux métabolites isolés sont l'épirubicinol (épirubicine 13-hydroxylée) et les glucuroconjugués de l'épirubicine et de l'épirubicinol.
L'épirubicine se distingue de la doxorubicine par la glucuroconjugaison, qui peut expliquer sa plus faible toxicité. Les autres métabolites récupérés sont les aglycones de la 7-désoxydoxorubicine et du 7-désoxydoxorubicinol. Le taux plasmatique du métabolite principal, le dérivé 13-hydroxylé (épirubicinol), est invariablement plus bas que celui du médicament inchangé et décrit une courbe pratiquement parallèle.
TOXICOLOGIE
La toxicité aiguë de l'épirubicine administrée par voie i.v. a été étudiée chez la souris, le rat et le chien.
Chez la souris, la mort a été directement liée à la dose d’épirubicine administrée par injection unique. Les souris sont mortes entre le 4e et le 180e jour après l'injection. La dose létale moyenne (DL50 ) calculée après la stabilisation de l’état était de 15,06 mg/kg.
Chez le rat, la mort a été directement liée à la dose d’épirubicine administrée par injection unique et est survenue entre le 4e et le 15e jour après l'injection. La DL50 calculée à la stabilisation s’élevait à 13,95 mg/kg.
Page 34 of 45 Chez le chien, l’injection d’une seule dose de 2 mg/kg s’est révélée mortelle, mais on peut considérer celle d’une dose plus faible (1 mg/kg) comme se situant juste à l'intérieur des limites de sûreté.
On a étudié la toxicité chronique de l’épirubicine chez le lapin et le chien, en administrant cet agent par voie i.v. 3 jours de suite par semaine pendant 6 semaines au lapin et, pendant 6 et 13 semaines au chien. D’après les résultats obtenus chez le lapin, le mode d'action pharmacologique et toxicologique de l'épirubicine est très comparable à celui de la doxorubicine. Qualitativement parlant, l’épirubicine est très comparable à la doxorubicine. Quantitativement parlant, la toxicité générale et myocardique de l'épirubicine est moins grande d’un tiers environ que celle de la doxorubicine.
Ces 2 médicaments offrent des tableaux de toxicité comparables chez le chien. La dose d'épirubicine inoffensive chez cet animal peut être établie à 0,1 mg/kg.
Les résultats des tests de cardiotoxicité in vitro indiquent que l'épirubicine est moins cardiotoxique que la doxorubicine (sur le cœur isolé de lapin et de cobaye); contrairement à la doxorubicine, l'épirubicine n'a parfois aucun effet sur les cellules myocardiques de souriceaux nouveau-nés.
Les résultats des tests de cardiotoxicité in vivo indiquent que pour toutes les espèces animales étudiées (souris, voie i.v.; rat, voie intrapéritonéale; lapin, voie i.v.), l'épirubicine est sensiblement moins cardiotoxique que la doxorubicine.
D’après les résultats d’études ultrastructurales du tissu myocardique de hamster exposé par voie intrapéritonéale à l'épirubicine ou à la doxorubicine, ces 2 médicaments causent des altérations comparables au cours d'une même période. Les résultats des tests de carcinogenèse menés in vivo sur des ratons nouveau-nés exposés à l'épirubicine par voie sous-cutanée ont indiqué que cet agent avait un pouvoir cancérogène considérable. L'activité mutagène de l'épirubicine a été étudiée dans le cadre de divers tests in vitro et in vivo. L’épirubicine s’est révélée dépourvue d’activité mutagène pendant les tests in vitro et in vivo portant sur Schizosaccharomyces pombe P1, mais s'est cependant montrée mutagène pendant les tests in vitro qui portaient sur Salmonella typhimurium.
L'épirubicine s’est révélée sans effet tératogène chez le rat ou le lapin; des manifestations d’embryotoxicité et/ou des avortements ont été observés chez ces 2 espèces, mais uniquement après l’emploi de doses très élevées.
RÉFÉRENCES
- 1. Ganzina F. 4'epi-doxorubicin, a new analogue of doxorubicin: A preliminary overview of preclinical and clinical data. Cancer Treat Rev 1983; 10:1-22.
- 2. Jones WG, Mattsson W. Phase II study of weekly low-dose 4'-epi-doxorubicin in advance postmenopausal breast cancer. Cancer Treat Rep 1984; 68:675-677.
- 3. Bonfante V, Villani F, Bonadonna G. Toxic and therapeutic activity of 4'-epi- doxorubicin. Tumori 1982; 68:105-111.
- 4. Hurteloup P, Cappelaere P, Armand JP, Mathe G. Phase II clinical evaluation of 4'-epi- doxorubicin. Cancer Treat Rep 1983; 67:337-341.
- 5. Rozencweig M et al. Randomized phase II trial of carminomycin versus 4'-epi- doxorubicin in advanced breast cancer. J. of Clinical Oncology 1984; 2:4:275-281.
- 6. Robustelli della Cuna G et al. Clinical evaluation of 4'-epi-doxorubicin in advanced solid tumours. Investigational New Drugs 1983; 1:349-353.
- 7. Coombes RC, et al. Adjuvant cyclophosphamide, methotrexate, and fluorouracil versus fluorouracil, epirubicin, and cyclophosphamide chemotherapy in premenopausal women with axillary node-positive operable breast cancer: results of a randomized trial. The international collaborative cancer group. J Clin Oncol 1996 14(1):35-45.
- 8.
Brufman G, et al. Doubling epirubicin dose intensity (100 mg/m2 versus 50 mg/m2)
in the FEC regimen significantly increases response rates. An international randomised phase III study in metastatic breast cancer. Ann Oncol 1997; 8:155-162.
- 9. Pyrhonen SO, Kouri MO. Phase II study of epirubicin sequential methotrexate and 5-fluorouracil for advanced colorectal cancer. Eur J Cancer 1992; 28A(11):1828-1832.
- 10. Raderer et al. Toleranc of the novel chemo-sensitizer dexverapamil in combination with anthracycline chemotherapy: a prospective toxicity analysis in advanced gastrointestinal cancer. Onkologie 1995; 18(5):462-476.
- 11. Michaelson R, Kemeny N, Young C. Phase II evaluation of 4'-epi-doxorubicin in patients with advanced colorectal carcinoma. Cancer Treat Rep 1982; 66(9):1757-1758.
- 12.
Martoni A, Tomasi L, Farabegoli G, Giovannini M, Monetti N, Ganzina F, Pannuti F.
The phase II study of 4'-epi-doxorubicin plus cisplatinum in advanced solid tumours. Eur J Cancer Clin Oncol 1984; 20:1:11-17.
- 13. Wils J, et al. Cyclophosphamide, epirubicin and cisplatin (CEP) versus epirubicin plus cisplatin (EP) in stage Ic-IV ovarian cancer: a randomized phase III trial of the gynecologic oncology group of the comprehensive cancer center Limburg. Anti-Cancer Drugs 1999; 10:257-261.
- 14. Conte PF, et al. High-dose versus low-dose cisplatin in combination with cyclophosphamide and epidoxorubicin in suboptimal ovarian cancer: a randomized study of the gruppo oncologico Nord-Ovest. J Clin Oncol 1996; 14(2):351-356.
- 15.
Peláez, el al. Phase II trial of epirubicin at standard dose in relapsed ovarian cancer.
Eur J Cancer 1996; 32A(5):899-900.
- 16.
Pronzato P, et al. A feasability study of accelerated polychemotherapy with cisplatin, epidoxorubicin and cyclophosphamide (PEC) in advanced ovarian cancer. Br J Ca 1996;
73:1425-1427.
- 17.
Villani F, Comazzi R, Lacaita G, Genitoni V, Guindani A, Martini A.
Preliminary echocardiographic and polygraphic evaluation of cardiac toxicity of 4'-epi-doxorubicin. International Journal of Clinical Pharmacology, Therapy and Toxicology 1983; 21:4:203-
208.
- 18. Weenen H, Van Maanen JMS, De Planque MM, McVie JG, Pinedo HM. Metabolism of 4'-modified analogs of doxorubicin. Unique glucuronidation pathway for 4'epidoxorubicin. Eur J Cancer Clin Oncol 1984; 20:7:919-926.
- 19. Topham C, et al. Randomised trial of epirubicin alone versus 5-fluorouracil, epirubicin and mitomycin C in locally advanced and metastatic carcinoma of the pancreas. Br J Cancer 1991; 64;179-181.
- 20.
Wagener DJ.TH, et al. Results of a phase II triil of epirubicin and cisplatin (EP)
before and after irradiation and 5-fluorouracil in locally advanced pancreatic cancer: an EORTC GITCCG study. Eur J Cancer 1996; 32A(8);1310-1313.
- 21.
Martoni A, Giovannini M, Tomasi L, Camaggi CM, Bellanova B, Monetti N, Rossini
G, Tarquinni M, Martini A, Panutti F. A phase II clinical trial of 4'-epi-doxorubicin in advanced solid tunours. Cancer Chemother Pharmacol 1984; 12:179-182.
- 22.
Bonadonna G. Advances in anthracycline chemotherapy: Epirubicin. Masson
Italia Editori, Milan 1984.
- 23. Wils J et al. Phase II study of epirubicin in advanced adenocarcinoma of the pancreas. Eur J Cancer Clin Oncol 1985; 21:2:191-194.
- 24. Bezwoda WR, Treatment of advanced ovarian cancer: A randomized trial comparing Adriamycin or 4'-epi-Adriamycin in combination with cisplatin and cyclophosphamide. Med and Ped Oncology 1986; 14:26-29.
- 25. Walder S, Green M, Muggia F. The role of anthracyclines in the treatment of gastric cancer. Cancer Treat Rev 1985; 12:105-132.
- 26.
Brambilla C, Rossi A, Bonfante V, Ferrari L, Villani F, Crippa F, Bonadonna G. Phase
II study of doxorubicin versus epirubicin in advance breast cancer. Cancer Treat Rep 1986; 70:2:261-266.
- 27. Hochester H, Green MD, Speyer JL, Wernz JC, Blum RH, Muggia FM. Activity of epirubicin in pancreatic carcinoma. Cancer Treat Rep 1986; 70:2:299-300.
- 28.
Lopez M et al. Epirubicin in non-Hodgkin's lymphoma. Am J Clin Oncol 1985;
8:151-153.
- 29.
Eridani S, Pearson TC, Slater NGP, Singh AK. A pilot study of epirubicin (NSC
256942) in combination treatment of acute leukemia and non-Hodgkin's lymphoma. Oncology 1984; 41:383-386.
- 30. Avilés A, et al. Results of a randomized study of early stage Hodgkin’s disease using ABVD, EBVD, or MBVD. Med Pediatr Oncol 1995; 24:171-175.
- 31. Gobbi PG, et al. MOOP/EBV/CAD hybrid chemotherapy with or without limited radiotherapy in advanced or unfavorably presenting Hodgkin’s disease: a report from the Italian lymphoma study group. J Clin Oncol 1993;11(4):712-719.
- 32. Martoni A, Tomasi L, Farabegoli G, Fruet F, Panutti F. 4'-epi-doxorubicin in combination with cisplatin in advanced ovarian cancer. Cancer Treat Rep 1984; 68:11:
- 33.
Christmann D. Epirubicin in der kombinations-chemotherapie des metastasierten mammakarzinoms (VEC) und des fortgeschrittenen ovarialkarzinoms (PEC). Onkologie
1986; 9:1:11-12.
- 34.
Scarffe JH, Kenny JB, Johnson RJ, Owens SE, Giles GR, Leveson SH, Maley WV.
Phase II trial of epirubicin in gastric cancer. Cancer Treat Rep 1985; 69:11:1275-1277.
- 35. Kolaric K, Potrebica V, Cervek J. Phase II clinical trials of 4'-epi-doxorubicin in metastatic solid tumors. J of Cancer Research and Clin Oncol 1983; 106:2:148-152.
- 36.
Ferrazzi E, Nocoletto O, Vinante O, Pagnin P, Maraglino G, Ganzina F, Florentino
V. Phase II study of 4'-epi-doxorubicin. Tumori 1982; 68:431-435.
- 37. Kolaric K, Potrebica V, Stanovnik M. Controlled phase III clinical study of 4'-epi- doxorubicin + 5-fluorouracil vs 5-fluorouracil alone in metastatic gastric and rectosigmoid cancer. 3rd European Conference on Clinical Oncology and Cancer Nursing. June 16-20, 1985, Stockholm, Sweden 1985; 105.
- 38. Blackstein M, Eisenhauer E, Wierzbicki R. Phase II study of epiribucin in extensive small cell lung cancer. Non publié. Rapport final préparé par E. Eisenhauer, de l’Institut national du cancer du Canada. Données internes.
- 39. Fetscher S, et al. Dose-intense therapy with etoposide, ifosfamide, cisplatin, and epirubicin (VIP-E) in 100 consecutive patients with limited- and extensive-disease small- cell lung cancer. Ann Oncol 1997; 8;49-56.
- 40. Jassem J, et al. Combination chemotherapy with vincristine, epirubicin and cyclophosphamide in small cell lung carcinoma. Eur J Cancer 1992; 28(2/3):473-476.
- 41. Blackstein M. Epirubicin in extensive small-cell lung cancer: a phase II study in previously untreated patients; a National Cancer Institute of Canada clinical trial group study. J Clin Oncol 1990; 8(3):385-389.
- 42. A randomized, double-blind clinical study comparing cyclophosphamide, epirubicin, and vincristine to cyclophosphamide, doxorubicin, and vincristine in the treatment of small cell bronchogenic carcinoma. Données internes.
- 43.
Feld R, Wierzbicki R, Walde D, Shepherd F, Evans WK, Gupta S, Shannon P, Lassus
M. Phase I-II study of high dose epirubicin in advanced non-small cell lung cancer. Unpublished. Données internes.
- 44. Henss H, Fiebig HH, Holdener EE, Kaplan E. Phase II study of high dose epirubicin in non-small cell lung cancer. Contrib Oncol 1989; 37: 126-140.
- 45. Martoni A, et al. A phase II study of high-dose epirubicin plus cisplatinum in advanced non-small-cell lung cancer (NSCLC). Annals of Oncology 1992; 3;864-866.
- 46. Fetscher S, et al. Dose-intense therapy with etoposide, ifosfamide, cisplatin, and epirubicin (VIP-E) in 107 consecutive patients with limited- and extensive-disease non- small-cell lung cancer. Ann Oncol 1997; 8;57-64.
- 47. Comella P, et al. Alternated approach with local irradiation and combination chemotherapy including cisplatin or carboplatin plus epirubicin and etoposide in intermediate stage non-small-cell lung cancer. Cancer 1994; 74:1874-1881.
- 48. Feld R, et al. Phase I-II study of high-dose epirubicin in advanced non-small-cell lung cancer. J Clin Oncol 1992; 10(2):297-303.
- 49. Smit EF, et al. A phase II study of high dose epirubicin in unresectable non small cell lung cancer. Br J Cancer 1992; 65(3):405-408.
- 50. Wils J, Utama I, Sala L, Smeets J, Riva A. Phase II Study of High Dose Epirubicin in Non-Small Cell Lung Cancer 1990; 26: 1140-1141.
- 51.
Levine MN, Bramwell VH, Pritchard KI, et. al. Randomized Trial of
Intensive Cyclophosphamide, Epirubicin, and Fluorouracil Chemotherapy Compared With Cyclophosphamide, Methotrexate, and Fluorouracil in Premenopausal Women With Node-Positive Breast Cancer. J Clin Oncol. 1998; 16: 2651-2658.
- 52. Praga C, et al. Anthracycline-induced cardiotoxicity and its relevance in cancer treatment. In Nimmo WS & AL: Clinical Measurement in Drug Evaluation. Wolfe, Publishing Ltd, London, 1991, 131-142.
- 53.
Camaggi CM, et al. Epirubicin plasma and blood pharmacokinetics after single i.v.
bolus in advanced cancer patients. Drugs Exp Clin Res 1985; 11(4):285-294.
- 54. Twelves CJ, et al: Clinical pharmacokinetics of epirubicin: the importance of liver biochemistry tests. Br J Cancer 1992; 66(4):765-769.
- 55.
Camaggi CM, et al. Pharmacokinetic studies of 4'-epidoxorubicin in cancer patients with normal and impaired renal function and with hepatic metastases. Cancer Treat Rep 1982;
66(10):1819-1824.
- 56.
Bauer KA, Levine M. Evaluation and management of the cancer patient with thrombosis. In: American Society of Clinical Oncology (ASCO) Educational Book
1999; 223-233.
- 57. Mazué G, Williams GM, Iatropoulos MJ, et al. Anthracyclines: review of genotoxicity and carcinogenicity studies. Int J Oncol 1996; 8:525-536.
- 58. Murry LS, et al. The effect of cimetidine on the pharmacokinetics of epirubicin in patients with advanced breast cancer: preliminary evidence of a potentially common interaction. Clin Oncol (Royal College of Radiologists) 1998; 10(1):35-38.
- 59. El Helw LM, Lorigan PC, Robinson MH, et al. VEDex (vincristine, epirubicin dexamethasone): an effective and well-tolerated palliative chemotherapy regimen for non-Hodgkin's lymphoma. Int J Oncol 2000;16(4):777-782.
- 60. Bocchia M, Bigazzi C, Marconcini S, et al. Favorable impact of low-dose fludarabine plus epirubicin and cyclophosphamide regimen (FLEC) as treatment for low-grade non- Hodgkin's lymphomas. Haematologica 1999;84(8):716-720.
- 61. Aviles A, Nambo MJ, Talavera A, et al. Epirubicin (CEOP-Bleo) versus idarubicin (CIOP-Bleo) in the treatment of elderly patients with aggressive non-Hodgkin's lymphoma: dose escalation studies. Anti-Cancer Drugs 1997;8(10):937-942.
- 62. Bertini M, Freilone R, Vitolo U, et al. The treatment of elderly patients with aggressive non-Hodgkin's lymphomas: feasibility and efficacy of an intensive multidrug regimen. Leukemia & Lymphoma 1996;22(5-6):483-493.
- 63. Lambertenghi Deliliers G, Butti C, et al. A cooperative study of epirubicin with cyclophosphamide, vincristine and prednisone (CEOP) in non-Hodgkin's lymphoma. Haematologica 1995;80(4):318-324.
- 64. Huan SD, Stewart DJ, Aitken SE, et al. Combination of epirubicin and cisplatin in hormone-refractory metastatic prostate cancer. Am J Clin Oncol 1999;22(5):471-474.
- 65. Veronesi A, Re GL, Foladore S, et al. Multidrug chemotherapy in the treatment of non- elderly patients with hormone-refractory prostatic carcinoma. A phase II study. North- Eastern Italian Oncology Group (GOCCNE). Eur Urol 1996;29(4):434-438.
- 66.
Veronesi A, Lo Re G, Carbone A, et al. Multimodal treatment of locally advanced transitional cell bladder carcinoma in elderly patients. Eur J Cancer 1994;30A(7):918-
920.
- 67.
Quoix EA, Giaccone G, Jassem J, et al. Epirubicin in previously untreated patients
with small cell lung cancer: a phase II study by the EORTC Lung Cancer Cooperative Group. Eur J Cancer 1992;28A(10):1667-1670.
- 68.
Lehnert M, Mross K, Schueller J, et al. Phase II trial of dexverapamil and epirubicin in patients with non-responsive metastatic breast cancer. Br J Cancer 1998;77(7):1155-
1163.
- 69. Neri B, Pacini P, Bartalucci S, et al. Epirubicin high dose therapy in advanced breast cancer: preliminary clinical data. Int J Clin Pharmacol Ther Toxicol 1989;27:388-391.
- 70. Piccart MJ, Bruning P, Wildiers J, et al. An EORTC pilot study of filgrastim (recombinant human granulocyte colony stimulating factor) as support to a high dose- intensive epiadriamycin cyclophosphamide regimen in chemotherapy-naïve patients with locally advanced or metastatic breast cancer. Ann Oncol 1995;6(7):673-677.
- 71. Jakobsen P, Steiness E, Bastholt L, et al. Multiple-dose pharmacokinetics of epirubicin at four different dose levels: Studies in patients with metastatic breast cancer. Cancer Chemother Pharmacol 1991;28(1):63-68.
- 72. Bonneterre J et al., Long-term cardiac follow-up in relapse-free patients after six course of fluorouracil, epirubicin, and cyclophosphamide, with either 50 or 100 mg of epirubicin, as adjuvant therapy for node-positive breast cancer: French Adjuvant Study Group. J Clin Onc 2004 (August1); 22 (15) 3070-3079.
- 73.
PrPHARMORUBICIN PFS (chlorhydrate d’épirubicine injectable), Monographie de
Produit, Pharmascience Inc., No de contrôle de la soumission : 203222, Date de révision : Le 10 avril 2017.