


Monographie de produit - Mitoxantrone Injectable
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d'administration | Forme posologique/ concentration | Ingrédients non médicamenteux cliniquement importants |
| Perfusion intraveineuse | Forme injectable/ 2 mg/mL | Pour une liste complète, consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET UTILISATION CLINIQUE
La Mitoxantrone injectable, USP est destinée aux indications suivantes :
- comme agent chimiothérapeutique chez des patients atteints d'un cancer du sein métastatique;
- chez les patients adultes présentant une rechute de leucémie, un lymphome ou un hépatome;
- en association avec d'autres médicaments pour le traitement initial de la leucémie aiguë non lymphocytaire (LANL) chez les adultes. Cette catégorie regroupe les leucémies myélogène, promyélocytaire, monocytaire et érythroïde aiguës.
La Mitoxantrone injectable est un puissant agent qui doit s'administrer sous la supervision d'un professionnel de la santé qualifié connaissant bien l'emploi des agents de chimiothérapie anticancéreuse ainsi que la prise en charge du carcinome du sein, de la leucémie récurrente chez l'adulte, du lymphome, de l'hépatome et de la leucémie aiguë non lymphocytaire (LANL) chez l'adulte. Une prise en charge appropriée et un traitement adéquat des complications ne sont possibles que lorsque les installations diagnostiques et thérapeutiques permettent d'exercer facilement une surveillance régulière des paramètres cliniques hématologiques et biochimiques durant et après le traitement.
On doit effectuer des numérations globulaires à intervalles fréquents, avant, pendant et après le traitement. La surveillance cardiaque est recommandée chez les patients qui ont déjà été traités par des anthracyclines, ont subi une radiothérapie médiastinale ou ont présenté des troubles cardiaques.
L'ADMINISTRATION INTRATHÉCALE N'EST PAS INDIQUÉE.
Pédiatrie : L'innocuité et l'efficacité du produit chez les patients pédiatriques n'ont pas été établies.
CONTRE-INDICATIONS
- Patients qui manifestent une hypersensibilité à ces médicaments, à l'un ou l'autre des ingrédients de la préparation ou aux composantes de son contenant ou ceux qui ont déjà manifesté une hypersensibilité aux anthracyclines. Pour une liste complète des ingrédients, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- La Mitoxantrone injectable, USP n'est pas indiquée pour l'injection intrathécale. Des cas de neuropathie, y compris de paralysie et de dysfonction intestinale et vésicale, ont été signalés après injection intrathécale.
- Les patients qui ont déjà été substantiellement exposés aux anthracyclines ne peuvent pas recevoir de mitoxantrone s'ils présentent une dysfonction cardiaque avant l'instauration du traitement (voir MISES EN GARDE ET PRÉCAUTIONS).
- Le traitement par mitoxantrone ne doit pas être instauré chez les patients qui n'ont pas récupéré après une myélosuppression sévère consécutive à des traitements antérieurs au moyen d'autres agents cytotoxiques ou de radiothérapie.
- La mitoxantrone ne doit pas être utilisée chez les patients qui souffrent d'insuffisance hépatique grave.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
|
|
|
|
|
Généralités Il est recommandé de ne pas mélanger la mitoxantrone injectable avec d'autres médicaments dans une même perfusion. La mitoxantrone injectable ne doit pas non plus être mélangée à une perfusion renfermant de l'héparine puisqu'un précipité pourrait se former. (Voir la section POSOLOGIE ET ADMINISTRATION.)
Cardiovasculaire
Une toxicité myocardique, se manifestant sous sa forme la plus grave par une insuffisance cardiaque congestive (ICC) menaçant le pronostic vital, peut survenir soit durant le traitement par mitoxantrone soit dans les mois ou les années qui suivent l'arrêt du traitement. L'utilisation de la mitoxantrone a été associée à des problèmes de cardiotoxicité proportionnels aux doses cumulatives administrées.
L'insuffisance cardiaque congestive (ICC) peut devenir plus fréquente chez les patients qui ont déjà été traités au moyen d'anthracyclines ou d'anthracènediones, qui ont concomitamment utilisé d'autres médicaments cardiotoxiques, qui ont déjà reçu ou qui reçoivent de la radiothérapie à la région médiastinale/péricardique ou qui souffrent d'une maladie cardiaque évolutive ou silencieuse, évoquant un risque de cardiotoxicité peut-être plus grand chez ces patients.
Compte tenu du risque d'effets cardiaques possibles chez les patients qui ont déjà été traités par daunorubicine ou doxorubicine, le rapport bénéfices:risques du traitement par la Mitoxantrone injectable chez ces patients doit être évalué avant le début du traitement.
La cardiotoxicité associée à la mitoxantrone peut survenir avec des doses cumulatives moindres en présence aussi bien qu'en l'absence de facteurs de risque cardiaques.
Des cas de dysfonction cardiaque, y compris l'insuffisance cardiaque congestive (ICC) et la diminution de la fraction d'éjection ventriculaire gauche (FEVG), ont été signalés durant le traitement par mitoxantrone et après des mois ou des années. Le risque de cardiotoxicité augmente en proportion des doses cumulatives administrées.
La mesure de la FEVG [par échocardiographie ou scintigraphie ventriculaire synchronisée (MUGA)] est recommandée avant l'administration de la première dose de mitoxantrone. Il est ensuite recommandé de revérifier la FEVG dès le moindre signe ou symptôme d'insuffisance cardiaque congestive et avant l'administration de toute dose aux patients qui ont reçu une dose cumulative > 100 mg/m2.
On sait que, chez les patients cancéreux, l'ICC symptomatique affecte 2,6 % des sujets qui reçoivent une dose cumulative pouvant aller jusqu'à 140 mg/m2. Lors d'essais oncologiques comparatifs, le taux de probabilité cumulative globale que survienne une diminution de modérée à sévère de la FEVG a été de 13 % avec cette dose. Ces manifestations cardiaques pourraient être plus courantes chez les patients qui ont déjà été traités au moyen d'anthracyclines ou d'anthracènediones, qui ont utilisé concomitamment d'autres médicaments cardiotoxiques, qui ont reçu au préalable ou simultanément de la radiothérapie à la région médiastinale/péricardique ou qui souffrent de maladie cardiaque évolutive ou silencieuse évoquant la possibilité d'un risque accru de cardiotoxicité chez ces sujets.
Étant donné le danger d'effets cardiaques possibles chez les patients qui ont déjà été traités au moyen de daunorubicine ou de doxorubicine, il faut déterminer le rapport bénéfices:risques du traitement par mitoxantrone chez ces patients avant de le débuter.
L'insuffisance cardiaque congestive aiguë peut, à l'occasion, survenir chez des patients traités par mitoxantrone pour une LANL.
C'est pourquoi il est recommandé de surveiller tout signe de toxicité cardiaque chez ces patients et de les interroger au sujet de possibles symptômes d'insuffisance cardiaque avant d'instaurer le traitement. Il est en outre recommandé de procéder à des examens cardiaques réguliers chez les patients en tenant compte de leur degré respectif d'exposition à ces facteurs de risque cardiaques. Une faible proportion de rapports de biopsies endomyocardiques ont révélé des anomalies concordant avec une toxicité aux anthracyclines chez des patients traités par la mitoxantrone qui n'avaient encore jamais reçu d'anthracyclines.
La mitoxantrone n'a pas été approuvée pour le traitement de la sclérose en plaques. Par contre, les patients traités par mitoxantrone qui souffrent concomitamment de sclérose en plaques doivent subir une évaluation quantitative de la FEVG au départ, avant chaque dose et, chaque année après l'arrêt de la mitoxantrone, afin de déceler la survenue tardive de tout effet cardiotoxique. Les patients doivent être surveillés en cas de manifestations de cardiotoxicité avant chaque dose. Les patients qui souffrent de sclérose en plaques ne devraient pas recevoir une dose cumulative excédant 100 mg/m2. La maladie cardiovasculaire active ou silencieuse, l'administration antérieure ou concomitante de radiothérapie à la région médiastinale/péricardique, les traitements antérieurs au moyen d'autres anthracyclines ou anthracènediones ou l'emploi concomitant d'autres médicaments cardiotoxiques pourraient exacerber le risque de cardiotoxicité. La mort subite a été signalée dans la population atteinte de sclérose en plaques. Le lien de cause à effet avec l'administration de la mitoxantrone ne peut être écarté.
En temps normal, la mitoxantrone ne doit pas être administrée aux patients qui souffrent de sclérose en plaques et qui ont reçu une dose cumulative à vie > 100 mg/m2 ou à ceux qui présentent une FEVG < 50 % ou une réduction cliniquement significative de leur FEVG.
Des anomalies de la fonction cardiaque peuvent s'observer chez les patients atteints de sclérose en plaques qui sont traités au moyen de la mitoxantrone.
Hématologique
Lorsque la mitoxantrone est utilisée à fortes doses (> 14 mg/m2 x 3 jours), une importante myélosuppression s'observe. Étant donné que la mitoxantrone, à quelque dose que ce soit, peut engendrer une myélosuppression (voir EFFETS INDÉSIRABLES), elle doit être utilisée avec circonspection chez les patients qui manifestent un piètre état de santé général ou qui présentent déjà une myélosuppression d'une autre étiologie. Sauf pour le traitement de la leucémie non lymphocytaire aiguë, la mitoxantrone ne doit pas être administrée à des patients qui présentent au départ des numérations de leurs neutrophiles inférieures à 1 500 cellules/mm3. Du sang et des produits sanguins doivent être disponibles pour soutenir les patients lors de la période prévue d'hypoplasie médullaire et de myélosuppression marquée. On accordera un soin particulier au rétablissement hématologique complet avant d'entreprendre un traitement de consolidation (le cas échéant) et les patients doivent être surveillés de près durant cette phase.
On note une forte incidence de myélosuppression, principalement des leucocytes, qui requiert une surveillance hématologique étroite. Après les doses recommandées de mitoxantrone, la leucopénie est en général transitoire, atteignant son nadir environ 10 jours après l'administration du médicament et le rétablissement se produisant habituellement avant le 21e jour. Parfois, une baisse des leucocytes à 1 500/mm3 peut s'observer après le traitement, mais la numération leucocytaire chute rarement sous les 1 000/mm3 avec la posologie recommandée. Pour surveiller l'apparition de la myélosuppression, et particulièrement de la neutropénie, qui peut être marquée et favoriser les infections, il est recommandé de procéder fréquemment à des numérations des cellules sanguines périphériques chez tous les patients traités par mitoxantrone. Les globules rouges et les plaquettes doivent être vérifiés, étant donné que leurs taux peuvent aussi chuter. La toxicité hématologique nécessite parfois une réduction de la dose, voire une suspension ou le report du traitement par mitoxantrone.
Il faut informer les patients des signes et symptômes associés à la myélosuppression.
Utilisés concomitamment avec d'autres antinéoplasiques et/ou de la radiothérapie, les inhibiteurs de la topoisomérase II, y compris la mitoxantrone, ont été associés à l'installation d'une leucémie myéloïde aiguë (LMA) et d'un syndrome myélodysplasique (SMD) (voir EFFETS INDÉSIRABLES).
La LMA secondaire a été signalée chez des patients cancéreux traités au moyen d'anthracyclines. La mitoxantrone est un anthracènedione, un médicament qui leur est apparenté. L'apparition d'une leucémie secondaire rebelle est plus fréquente lorsque des anthracyclines sont administrées concomitamment avec des antinéoplasiques qui ciblent l'ADN, lorsque les patients ont reçu beaucoup d'agents cytotoxiques en prétraitement ou lorsque les doses d'anthracyclines ont été augmentées. Le risque cumulatif de développer une LMA liée au traitement est estimé à 1,1 % et 1,6 % après cinq et dix ans, respectivement, chez 1 774 patients atteints de cancer du sein qui ont reçu concomitamment de la mitoxantrone et d'autres agents cytotoxiques et de la radiothérapie.
Des rapports de pharmacovigilance après la mise en marché ont fait état de cas de leucémie aiguë, certains fatals, suite au traitement par mitoxantrone chez des patients atteints de sclérose en plaques.
Selon des données recueillies chez l'animal, si elle est utilisée en association avec d'autres antinéoplasiques, on peut s'attendre à une myélosuppression additive. Ce phénomène a été confirmé par les données d'essais cliniques disponibles sur les schémas d'association. Lorsque la mitoxantrone est utilisée dans le cadre de schémas d'association, il faut réduire la dose initiale de 2 à 4 mg/m2 sous la dose normalement recommandée en monothérapie (voir POSOLOGIE ET ADMINISTRATION).
Hépatique/biliaire/pancréatique
L'innocuité de la mitoxantrone n'a pas été établie chez les patients souffrant d'insuffisance hépatique. Le traitement par mitoxantrone n'est pas recommandé chez les patients qui présentent des résultats anormaux à leurs tests de fonction hépatique parce que l'élimination de la mitoxantrone est ralentie en présence d'insuffisance hépatique et qu'aucune analyse de laboratoire ne permet de déterminer l'élimination du médicament et de guider ainsi les modifications posologiques.
La mitoxantrone ne doit pas être utilisée chez les grands insuffisants hépatiques (voir CONTRE-INDICATIONS) dont le statut fonctionnel laisse à désirer. Si le statut fonctionnel est favorable, la mitoxantrone peut être utilisée en posologie réduite sous surveillance étroite. L'élimination de la mitoxantrone est ralentie en présence d'insuffisance hépatique. Les grands insuffisants hépatiques (bilirubine > 3,4 mg/dL) présentent une ASC plus de trois fois supérieure à celle des patients dont la fonction hépatique est normale lorsqu'ils reçoivent la même dose. Une surveillance étroite est recommandée chez les patients qui souffrent d'insuffisance hépatique.
Immunitaire
Les traitements d'immunisation risquent d'être inefficaces lorsqu'on les administre pendant un cycle de mitoxantrone. En général, il n'est pas recommandé d'administrer des vaccins à virus vivants. Si des patients reçoivent concomitamment des agents immunosuppressifs et un vaccin, les réponses immunitaires sont faibles après la vaccination chez certains patients. La vaccination au moyen de vaccins à virus vivants peut donner lieu à de graves réactions, comme la gangrène vaccinale, la vaccine généralisée, voire la mort.
Les patients qui reçoivent des agents immunosuppressifs présentent une réaction immunologique atténuée à l'infection. Les infections systémiques doivent être traitées durant ou juste avant le début du traitement par mitoxantrone.
Rénal
La mitoxantrone peut colorer l'urine d'une teinte bleu-vert pendant 24 heures après son administration et les patients doivent être avisés de s'attendre à ce phénomène lors du traitement actif. Une coloration bleue réversible de la sclérotique a été signalée à deux reprises.
Populations particulières
Femmes enceintes : La mitoxantrone peut être nocive pour le fœtus lorsqu'elle est administrée à une femme enceinte. Chez des rates traitées à raison de doses ≥ 0,1 mg/kg (0,05 fois la dose recommandée chez l'être humain calculée en mg/m2), un faible poids à la naissance et un retard du développement rénal des fœtus ont été observés plus souvent. Chez des lapines traitées, une incidence accrue de mises bas prématurées a été observée avec des doses ≥ 0,01 mg/kg (0,01 fois la dose recommandée chez l'être humain calculée en mg/m2). La mitoxantrone ne s'est pas révélée tératogène chez le lapin.
On ne dispose pas d'études adéquates et bien contrôlées sur les femmes enceintes. Si ce médicament est utilisé durant la grossesse ou si la patiente devient enceinte alors qu'elle est sous traitement, elle doit être avisée du risque potentiel pour son fœtus. Les femmes fertiles doivent être avisées d'éviter de devenir enceintes. Les femmes biologiquement capables de devenir enceintes doivent subir un test de grossesse avant chaque dose et les résultats doivent être obtenus avant l'administration du médicament.
Femmes qui allaitent : La mitoxantrone est excrétée dans le lait maternel et des concentrations significatives (18,0 ng/mL) ont été signalées pendant 28 jours suivant la dernière dose. En raison du risque de réactions indésirables graves à la mitoxantrone chez les nourrissons, l'allaitement doit être cessé avant le début du traitement.
Surveillance et analyses de laboratoire
Il faut procéder à des formules sanguines complètes sériées, comprenant la numération plaquettaire, pendant un cycle de traitement et dès l'apparition du moindre signe ou symptôme d'infection. Des ajustements posologiques peuvent se révéler nécessaires selon les résultats de ces analyses (voir POSOLOGIE ET ADMINISTRATION).
Des tests de fonction hépatique doivent aussi être réalisés avant chaque cycle de traitement.
L'hyperuricémie peut survenir par suite de la lyse rapide des cellules tumorales par la mitoxantrone. Les taux d'acide urique sériques doivent être surveillés et un traitement hypo-uricémique doit être instauré avant le début du traitement antileucémique.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les effets indésirables les plus souvent observés sont les nausées et les vomissements, bien que dans la majorité des cas, il s'agisse de phénomènes bénins (OMS catégorie 1) et transitoires. De l'alopécie peut survenir, mais est le plus souvent légère et réversible à l'arrêt du traitement.
Un certain degré de leucopénie est prévisible après les doses recommandées de mitoxantrone. L'agent étant administré tous les 21 jours, la suppression des leucocytes sous les 1 000/mm3 est rare. La leucopénie est habituellement transitoire, atteignant son nadir environ 10 jours après l'administration du médicament; le rétablissement s'observe habituellement dans les 21 jours suivants.
Des cas de LMA et de SMD secondaire ont été signalés après une chimiothérapie au moyen de divers inhibiteurs de l'ADN topoisomérase, y compris la mitoxantrone. Les caractéristiques de la LMA sont notamment une période de latence de < 3 ans, une brève période préleucémique et des anomalies cytogéniques non spécifiques, y compris chromosomiques.
La mort subite a été rapportée chez des patients atteints de sclérose en plaques. Le lien causal avec l'administration de mitoxantrone est inconnu.
Réactions indésirables au médicament déterminées au cours des essais cliniques
La thrombocytopénie peut survenir et l'anémie est plus rare. La myélosuppression peut être plus marquée et prolongée chez les patients qui ont reçu des doses de chimiothérapie ou de radiothérapie importantes par le passé ou chez les patients affaiblis.
Chez les patients leucémiques traités au moyen d'un seul cycle de 12 mg/m2 i.v. par jour pendant cinq jours, les signes suivants de toxicité liée au médicament ont été observés : jaunisse ou hépatite modérée ou sévère chez 8 %, nausées et vomissements modérés chez 8 %, stomatite/mucosite modérée ou sévère chez 9 à 29 %, diarrhée chez 9 à 13 % et alopécie modérée ou sévère chez 11 %.
D'autres effets secondaires ont été signalés à l'occasion, notamment : réactions allergiques, anaphylactiques/anaphylactoïdes (y compris choc), douleur abdominale, aménorrhée, anorexie, constipation, diarrhée, dyspnée, fatigue, faiblesse, fièvre, changements de poids, œdème, saignement gastro-intestinal, stomatite/mucosite, infection, infection urinaire, infection des voies respiratoires supérieures, pneumonie, hypoplasie médullaire, granulocytopénie, neutropénie, hémorragie/ecchymose, saignement, anomalie de la formule leucocytaire, hépatotoxicité, néphrotoxicité, coloration bleu-vert de l'urine et effets secondaires neurologiques non spécifiques, dont somnolence, confusion, céphalées, anxiété et paresthésie. La nécrose tissulaire après extravasation a rarement été signalée.
Les effets cardiovasculaires qui n'ont eu qu'occasionnellement une portée clinique incluent : baisse de la fraction d'éjection ventriculaire gauche [déterminée par échographie ou scintigraphie ventriculaire synchronisée (MUGA)], cardiomyopathie, changements à l'ÉCG, arythmie aiguë. L'insuffisance cardiaque congestive a été signalée. De tels cas ont, en général, bien répondu au traitement par digoxine et/ou diurétiques. Chez les patients leucémiques, on note une augmentation de la fréquence des incidents cardiaques; le cas échéant, le rôle direct du chlorhydrate de mitoxantrone dans ces cas est difficile à évaluer, étant donné que la plupart des patients avaient été préalablement traités au moyen d'anthracyclines et que leur cycle d'antinéoplasique est souvent compliqué par la présence d'anémie, de fièvre, de septicémie et par l'administration de liquides intraveineux. La bradycardie sinusale, l'infarctus du myocarde et l'hypotension ont été signalés à l'occasion.
Parmi les effets dermatologiques, mentionnons l'extravasation au point de perfusion, qui peut entraîner de l'érythème, de l'œdème, de la douleur, une brûlure, une éruption cutanée et/ou une coloration bleue de la peau. L'extravasation peut donner lieu à une nécrose tissulaire nécessitant un débridement ou une greffe cutanée. La phlébite a aussi été signalée au point de perfusion.
Effets indésirables peu courants au médicament déterminés au cours des essais cliniques
Les effets moins courants sont entre autres le syndrome de lyse tumorale (caractérisé par l'hyperuricémie, l'hyperkaliémie, l'hyperphosphatémie et l'hypocalcémie), observé rarement durant la chimiothérapie par mitoxantrone seule, et durant une chimiothérapie d'association; une pigmentation des ongles avec onycholyse et une coloration bleue réversible de la sclérotique.
Résultats hématologiques et biologiques anormaux
Des résultats d'analyses de laboratoire anormaux ont été rarement rapportés, par exemple, augmentation des taux d'enzymes hépatiques, de créatinine sérique et d'azote uréique sanguin (avec rapports occasionnels de grave dysfonction hépatique chez les patients leucémiques).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
L'insuffisance cardiaque congestive (ICC) peut devenir plus fréquente chez les patients qui ont déjà été traités au moyen d'anthracyclines ou d'anthracènediones, qui ont concomitamment utilisé d'autres médicaments cardiotoxiques, qui ont déjà reçu ou qui reçoivent de la radiothérapie à la région médiastinale/péricardique ou qui souffrent d'une maladie cardiaque évolutive ou silencieuse, évoquant un risque de cardiotoxicité peut-être plus grand chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS).
Compte tenu du risque d'effets cardiaques possibles chez les patients qui ont déjà été traités par daunorubicine ou doxorubicine, le rapport bénéfices:risques du traitement par mitoxantrone chez ces patients doit être évalué avant le début du traitement.
Lorsqu'ils sont utilisés concomitamment avec d'autres antinéoplasiques et/ou de la radiothérapie, les inhibiteurs de la topoisomérase II, dont la mitoxantrone, ont été associés à l'installation d'une leucémie myéloïde aiguë (LMA) et d'un syndrome myélodysplasique (SMD). (Voir EFFETS INDÉSIRABLES.)
POSOLOGIE ET ADMINISTRATION
ATTENTION La Mitoxantrone injectable, USP est un médicament puissant qui ne doit être utilisé que par des médecins qui connaissent bien l'emploi des agents antinéoplasiques (voir MISES EN GARDE ET PRÉCAUTIONS). Il faut vérifier la formule sanguine à intervalles fréquents avant, durant et après le traitement. La surveillance cardiaque est à conseiller chez les sujets qui ont déjà reçu des anthracyclines, de la radiothérapie à la région médiastinale ou qui souffrent déjà de maladie cardiaque. |
Généralités
Précautions durant la préparation et l'administration
La mitoxantrone injectable ne doit jamais être administrée par voie sous-cutanée, intramusculaire ou intra-artérielle.
Des cas de neuropathies locales et régionales, certaines irréversibles, ont été signalés après l'injection intra-artérielle. Une atteinte tissulaire locale sévère peut survenir en cas d'extravasation durant l'administration (voir EFFETS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS).
La mitoxantrone injectable ne doit pas être injectée par injection intrathécale.
L'administration intrathécale peut provoquer une lésion sévère entraînant des séquelles permanentes. Des cas de neuropathie et de neurotoxicité centrale et périphérique ont été rapportés après l'injection intrathécale. Ces cas ont inclus : convulsions ayant entraîné le coma et séquelles neurologiques sévères, et paralysie accompagnée de dysfonction intestinale et vésicale (voir MISES EN GARDE ET PRÉCAUTIONS).
Durant l'administration, il faut veiller à éviter toute extravasation.
Il faut veiller à éviter l'extravasation au point de perfusion et éviter tout contact de la mitoxantrone avec la peau, les muqueuses ou les yeux. Dès le moindre signe ou symptôme d'extravasation, notamment brûlure, douleur, prurit, érythème, œdème, coloration bleue ou ulcération, l'injection ou la perfusion doit être immédiatement cessée et reprise dans une autre veine en amont du point d'insertion précédent ou dans l'autre bras.
Durant l'administration intraveineuse de mitoxantrone injectable, l'extravasation peut s'observer avec ou sans les sensations typiques de picotements ou de brûlure, et même si on observe un retour sanguin à l'aspiration de l'aiguille de perfusion. Si l'on observe ou soupçonne une extravasation sous-cutanée, il est recommandée d'appliquer, par intermittence, des vessies de glace sur la région où elle s'est produite et de surélever le membre affecté. En raison de la nature progressive des réactions causées par l'extravasation, la région concernée doit être examinée souvent et il faut obtenir une consultation en chirurgie sans tarder dès le moindre signe de réaction locale. Le site où s'est produite l'extravasation doit être surveillé étroitement pour tout signe de nécrose ou de phlébite qui pourrait aussi nécessiter une intervention médicale.
- La mitoxantrone injectable ne doit pas être mélangée à une perfusion renfermant de l'héparine puisqu'un précipité pourrait se former. À cause de l'absence de données de compatibilité spécifiques, il est recommandé de ne pas mélanger la mitoxantrone injectable avec d'autres médicaments dans une même perfusion.
Posologie recommandée et modifications posologiques
Cancer du sein, lymphome, hépatome : La posologie initiale recommandée pour l'utilisation de la mitoxantrone injectable en monothérapie est de 14 mg/m2 de surface corporelle administrée en une dose intraveineuse simple qui peut être répétée tous les 21 jours. Une dose initiale moindre (12 mg/m2 ou moins) est recommandée chez les patients dont les réserves médullaires sont insuffisantes en raison d'un traitement antérieur ou d'un piètre état de santé général.
Les modifications posologiques et le moment de la dose subséquente doivent être établis selon le jugement clinique, en fonction du degré et de la durée de myélosuppression. Si après 21 jours la formule leucocytaire et la numération plaquettaire sont remontées à des taux adéquats, on peut en général répéter la même dose. Le tableau suivant donne un aperçu de la posologie selon le degré de myélosuppression :
| Nadir leucocytaire et plaquettaire | Temps de récupération | Dose suivante |
Si nadir leucocytaire > 1 500 et nadir plaquettaire > 50 000 | Récupération ≤ 21 jours | Répéter la dose précédente ou augmenter de 2 mg/m2 si la myélosuppression n'est pas jugée adéquate. |
Si nadir leucocytaire > 1 500 et nadir plaquettaire > 50 000 | Récupération > 21 jours | Suspendre jusqu'à récupération, puis répéter la dose précédente. |
Si nadir leucocytaire < 1 500 ou nadir plaquettaire < 50 000 | Toute durée | Réduire de 2 mg/m2 comparativement à la dose précédente après récupération. |
Si nadir leucocytaire < 1 000 ou nadir plaquettaire < 25 000 | Toute durée | Réduire de 4 mg/m2 comparativement à la dose précédente après récupération. |
Traitement d'association pour le cancer du sein et le lymphome : La mitoxantrone a été administrée dans divers schémas d'association avec les agents cytotoxiques suivants pour le traitement du cancer du sein et des lymphomes : cyclophosphamide, fluorouracil, vincristine, vinblastine, bléomycine, méthotrexate (dose standard ou 200 mg/m2 avec leucovorine en chimiothérapie de sauvetage) et glucocorticostéroïdes.
À titre d'indication, la dose initiale de mitoxantrone utilisée avec d'autres agents myélosuppressifs doit être de 2 à 4 mg/m2 inférieure aux doses recommandées en monothérapie; les doses subséquentes dépendent du degré et de la durée de la myélosuppression.
Posologie chez les patients en rechute de leucémie aiguë: La posologie recommandée pour l'induction est de 12 mg/m2 de surface corporelle, administrée par injection intraveineuse quotidienne simple pendant cinq jours consécutifs (totalisant 60 mg/m2).
Lors des études cliniques sur une posologie de 12 mg/m2 par jour pendant cinq jours, les patients qui ont obtenu une rémission complète y sont arrivés à la suite d'un premier cycle d'induction.
La ré-induction lors d'une rechute peut être tentée avec la mitoxantrone à la même posologie recommandée de 12 mg/m2 par jour pendant cinq jours.
Traitement d'association initial dans la leucémie aiguë non lymphocytaire (LANL) : La mitoxantrone a été utilisée avec succès avec la cytosine arabinoside pour le traitement des patients atteints de leucémie aiguë non lymphocytaire en première et en seconde intention.
Pour l'induction, la posologie recommandée est de 10 à 12 mg/m2 de mitoxantrone pendant trois jours (jours 1 à 3) et de 100 mg/m2 de cytosine arabinoside pendant sept jours (cette dernière étant administrée sous forme de perfusion continue de 24 heures, des jours 1 à 7).
Si un second cycle est indiqué, il est recommandé d'administrer la même association au même niveau posologique quotidien, la mitoxantrone étant administrée pendant deux jours seulement et la cytosine arabinoside, pendant cinq jours seulement.
En cas de toxicité non hématologique sévère ou menaçant le pronostic vital lors du premier cycle d'induction, le second cycle d'induction doit être reporté jusqu'à l'élimination des signes de toxicité (voir MISES EN GARDE ET PRÉCAUTIONS).
Le traitement de consolidation, qui a été utilisé dans le cadre de deux essais multicentriques randomisés d'envergure se compose de mitoxantrone à 12 mg/m2, administrée en perfusion intraveineuse quotidienne pendant deux jours (jours 1 et 2), et de cytarabine à 100 mg/m2 pendant cinq jours, administrée en perfusion sur 24 heures, des jours 1 à 5. Le premier cycle a été administré environ six semaines après le dernier cycle d'induction. Le second a généralement été administré quatre semaines après le premier. Une myélosuppression marquée s'est produite (voir MISES EN GARDE ET PRÉCAUTIONS pour des renseignements avant d'administrer le produit).
L'innocuité et l'efficacité n'ont pas été établies chez les patients pédiatriques. L'expérience est limitée auprès de cette population. Par contre, des rémissions complètes ont été observées avec la mitoxantrone en monothérapie à une posologie de 8 mg/m2 par jour pendant cinq jours.
On ne dispose pas de données suffisantes au sujet des insuffisants hépatiques pour pouvoir formuler des recommandations quant aux modifications de doses chez cette population.
Administration
La solution de mitoxantrone injectable doit être diluée à au moins 50 mL avec du chlorure de sodium injectable, USP ou du dextrose injectable à 5 %, USP. Cette solution doit être injectée lentement par voie i.v., en au moins trois à cinq minutes, dans la tubulure d'une perfusion intraveineuse continue de chlorure de sodium injectable, USP ou de dextrose injectable à 5 %, USP. La tubulure doit préférablement être installée dans une veine de gros calibre. Si possible, éviter les veines au niveau des articulations ou de membres affectés par un problème de drainage veineux ou lymphatique. En cas d'extravasation, l'administration doit être cessée immédiatement et reprise dans une autre veine. Les propriétés non vésicantes de la mitoxantrone injectable réduisent le risque de réaction grave après l'extravasation; par contre, des cas de nécrose tissulaire ont été signalés, quoique rarement.
La mitoxantrone injectable doit être administrée par des personnes qui connaissent bien l'utilisation des antinéoplasiques.
On recommande l'utilisation d'une aiguille de calibre 20 ou de plus petit calibre. Les doses doivent être prélevées au moyen d'une légère pression négative.
Il faut faire preuve de prudence lors de la manipulation et de la préparation des solutions de mitoxantrone injectable et le port de lunettes de sécurité, de gants et autres vêtements protecteurs est recommandé (voir INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
Comme tout produit à usage parentéral, les mélanges de solutions intraveineuses doivent être inspectés pour en vérifier la limpidité et dépister la présence de particules, de précipités, de coloration anormale ou de fuites avant leur administration, dans la mesure où les solutions et leur contenant le permettent. Les solutions troubles présentant des particules, des précipités, une décoloration ou une fuite ne doivent pas être administrées.
Administration intrapéritonéale : La mitoxantrone a été administrée par voie intrapéritonéale dans les cas d'ascite maligne associée au cancer du sein ou aux cancers gynécologiques pelviens avancés.
SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
On ne connaît aucun antidote spécifique à la mitoxantrone. Des surdosages accidentels ont été signalés. Certains patients ayant reçu une injection simple en bolus de 140 à 180 mg/m2 sont décédés par suite de leucopénie sévère accompagnée d'infection. Des mesures de soutien hématologiques et antibiothérapeutiques peuvent être nécessaires lors de périodes prolongées d'hypoplasie médullaire.
Bien que les patients atteints d'insuffisance rénale sévère n'aient pas fait l'objet d'études, la mitoxantrone se lie fortement aux tissus et il est peu probable que son effet thérapeutique ou que sa toxicité soient modifiés par la dialyse péritonéale ou l'hémodialyse (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
Bien que son mode d'action n'ait pas été déterminé, la mitoxantrone est un agent ADN-réactif. Elle provoque des aberrations nucléaires lors de la dispersion chromosomique dans les cultures cellulaires (lignée de cancer du côlon humain) et elle est un puissant inhibiteur de la synthèse de l'ARN et de l'ADN. Sur une base équimolaire, comparée à la doxorubicine, la mitoxantrone inhibe sept fois plus la fixation de la 3H-uridine et quatre fois plus celle de la 3H-thymidine par les cellules L5178Y du lymphome murin in vitro.
La mitoxantrone inhibe la topoisomérase II de l'ADN, une enzyme nucléaire essentielle à la modulation de la topologie de l'ADN au cours de plusieurs processus cellulaires, comme la réplication de l'ADN et la ségrégation chromosomique.
Pharmacodynamie
La mitoxantrone fait augmenter l'espérance de vie et le nombre de survivants à long terme chez les souris atteintes de leucémie P388 et L1210, de mélanome B16 ou de tumeurs cancéreuses solides du côlon (26). Elle agit par voie intrapéritonéale, sous-cutanée et intraveineuse chez la souris, mais son activité par voie orale n'a pas été démontrée.
Pharmacocinétique
La mitoxantrone est rapidement éliminée du plasma; elle est dotée d'une longue demi-vie, et offre une importante distribution tissulaire chez l'animal et chez l'être humain. Elle est excrétée principalement dans la bile. Elle se fixe peu au niveau du cerveau, de la moelle épinière et du liquide céphalorachidien, ce qui indique qu'elle ne franchit pas la barrière hémato-encéphalique à un degré appréciable.
Toutes les études pharmacocinétiques indiquent que l'absorption, l'élimination et la distribution tissulaires sont à peu près les mêmes chez le rat, le chien et le singe que chez l'être humain. Lors d'essais cliniques, un examen des patients effectué après l'administration i.v. de 12 mg/m2 (0,35 mg/kg) de 14C-mitoxantrone a révélé à une élimination plasmatique rapide, une longue demi-vie d'élimination et des concentrations tissulaires persistantes. Les données cliniques publiées indiquent aussi que la mitoxantrone se fixe rapidement aux tissus et qu'elle en est libérée lentement.
La mitoxantrone est rapidement et largement distribuée aux organes chez le rat, le chien et le singe; la distribution est indépendante de la dose.
Des études visant à déterminer le degré de métabolisme et l'identité des métabolites de la mitoxantrone sont en cours.
Les paramètres pharmacocinétiques de la mitoxantrone, étudiés de manière plus approfondie chez le rat, révèlent une demi-vie d'élimination de 12 jours, un volume final de distribution de 392 L/kg et des taux d'élimination de 15,8, 1,7 et 14,1 mL/min/kg, pour les compartiments plasmatique total, rénal et non rénal, respectivement.
Chez le rat, le chien et le singe, 10 jours après l'administration i.v. d'une dose simple de 14C-mitoxantrone, de 65 à 85 % de la radioactivité administrée a été récupérée dans les excreta; de 80 à 90 % de la radioactivité récupérée a été excrétée dans les fèces et de 10 à 20 % dans l'urine.
Populations et maladies particulières
Insuffisance hépatique : La clairance de la mitoxantrone est ralentie en présence d'insuffisance hépatique. Les patients qui souffrent d'insuffisance hépatique sévère (bilirubine > 3,4 mg/dL) présentent une ASC plus de trois fois supérieure à celle des patients dont la fonction hépatique est normale et qui reçoivent la même dose. Les patients qui souffrent d'insuffisance hépatique doivent être traités avec prudence et des ajustements posologiques peuvent être requis. La mitoxantrone ne doit pas être administrée aux grands insuffisants hépatiques (voir CONTRE-INDICATIONS).
CONSERVATION ET STABILITÉ
La Mitoxantrone injectable, USP doit être conservée entre 15 ºC et 25 ºC.
Après la préparation de la perfusion, la solution diluée doit être conservée à la température ambiante et utilisée dans les 24 heures. Toute portion de la solution originale restant dans la fiole doit être jetée. Remarque : Tout comme les solutions originales, les dilutions ne doivent pas être congelées.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Directives pour l'utilisation sécuritaire par le personnel hospitalier
Les personnes qui entrent en contact avec des antinéoplasiques ou qui travaillent dans des secteurs où ces médicaments sont utilisés pourraient être exposées à des particules de ces agents présentes dans l'air ou par contact direct avec des objets contaminés. On peut atténuer les risques pour la santé en se conformant aux protocoles des établissements, aux directives publiées et aux règles locales en matière de préparation, d'administration, de transport et d'élimination des médicaments dangereux. La nécessité ou le bien-fondé de la totalité des mesures recommandées dans ces directives ne font toutefois pas l'unanimité.
Manipulation :
- 1. La préparation des solutions antinéoplasiques doit être effectuée sous une hotte à flux laminaire vertical (enceinte de biosécurité – classe II).
- 2. Le personnel chargé de préparer les solutions de mitoxantrone doit porter des gants de PVC, des lunettes de sécurité et autres vêtements protecteurs, tels que blouses et masques jetables.
- 3. Le personnel régulièrement chargé de la préparation et de la manipulation des antinéoplasiques doit subir des analyses sanguines deux fois l'an.
Élimination :
- 1. Éviter tout contact avec la peau et toute inhalation de particules présentes dans l'air en utilisant des gants de PVC et des blouses et masques jetables.
- 2. Les aiguilles, les seringues, les fioles, les ampoules et autres fournitures qui sont entrées en contact avec la mitoxantrone doivent toutes être mises à part dans des sacs de plastique scellés et identifiés comme déchets dangereux. Incinérer à 1 000 ºC ou plus. Les contenants scellés peuvent exploser s'ils sont trop hermétiques.
- 3. À défaut d'être incinérée, la mitoxantrone doit être détoxifiée par l'ajout de 5,5 parties en poids d'hypochlorite de calcium pour 1 partie (en poids) de chlorhydrate de mitoxantrone dans 13 parties (en poids) d'eau. L'hypochlorite de calcium doit être ajouté graduellement et l'opération doit se faire dans un endroit suffisamment ventilé, étant donné que du chlore gazeux est libéré.
Fioles :
Préparer une quantité suffisante d'hypochlorite de calcium (p. ex., ajouter 43,5 g d'hypochlorite de calcium à 100 mL d'eau*). Aspirer la solution de mitoxantrone injectable qui reste dans la fiole à l'aide d'une seringue hypodermique. Ajouter lentement la solution d'hypochlorite de calcium préparée, préférablement sous une hotte à vapeur chimique ou une enceinte de biosécurité – de classe II. Ajouter la quantité appropriée de solution d'hypochlorite de calcium à la fiole pour détoxifier le médicament restant.
Prélever la solution et la jeter dans le système d'égout avec de l'eau courante. Disposer des fioles détoxifiées de manière sécuritaire.
Aiguilles, seringues, fournitures jetables et non jetables :
Rincer les fournitures avec une quantité appropriée de solution d'hypochlorite de calcium (43,5 g par 100 mL d'eau*). Jeter la solution dans le système d'égout sous l'eau courante et disposer des fournitures jetables de manière sécuritaire. Laver à fond les fournitures non jetables dans de l'eau savonneuse.
Déversement/contamination :
Porter des gants, un masque et des vêtements protecteurs. Placer le matériel répandu dans un contenant approprié (c.-à-d., une boîte de carton pour le verre brisé), puis dans un sac de polyéthylène; éponger le reste avec des compresses de gaze ou des serviettes; laver la zone à l'eau et absorber à nouveau avec de la gaze ou des serviettes et placer dans le sac; sceller, doubler
* L'équipement de sécurité approprié comme des lunettes de sécurité et des gants doivent être portés dès que l'on manipule une solution d'hypochlorite de calcium en raison de sa nature corrosive.
le sac et l'identifier comme déchet dangereux. Jeter les déchets à l'incinérateur ou utiliser d'autres méthodes approuvées pour les déchets dangereux. Le personnel chargé du nettoyage doit se laver à l'eau savonneuse.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Composition
La Mitoxantrone injectable USP est fournie sous forme de solution aqueuse stérile, renfermant du chlorhydrate de mitoxantrone équivalant à 2 mg/mL de base libre de mitoxantrone avec du chlorure de sodium (8 mg/mL), de l'acétate de sodium (0,05 mg/mL) et de l'acide acétique (0,46 mg/mL) comme ingrédients inertes. Le produit ne renferme aucun agent de conservation antibactérien. Fioles uniservices. Jeter toute portion inutilisée. Le bouchon des fioles est exempt de latex de caoutchouc naturel.
Présentation des formes posologiques
La Mitoxantrone injectable, USP pour injection intraveineuse est fournie en solution aqueuse stérile à une concentration équivalant à 2 mg de base libre de mitoxantrone par mL et elle est offerte en fioles dans les format suivant :
C132010 Fioles uniservices de 10 mL contenant 20 mg de mitoxantrone (base libre)/10 mL de solution (2 mg/mL). Conditionnement individuel.
Des fioles de verre renfermant 10 mL d'une solution limpide bleu foncé.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Nom propre : | chlorhydrate de mitoxantrone |
| Nom chimique : | chlorhydrate de 1,4-dihydroxy-5,8-bis[[2-[(2-hydroxyéthyl)amino]-éthyl]amino]anthraquinone |
| Formule moléculaire : | C22H28N4O6 • 2HCl |
| Masse moléculaire : | 517,41 |
| Formule développée : | 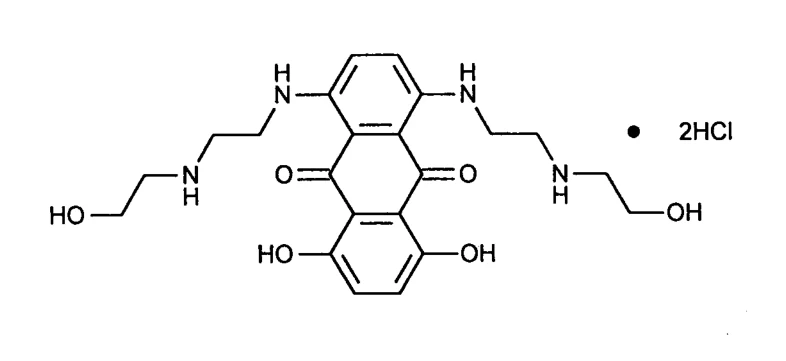 |
| Description : | Le chlorhydrate de mitoxantrone, un anthracènedione synthétique, est un puissant antinéoplasique. C'est un solide hygroscopique bleu foncé modérément soluble dans l'eau. |
ESSAIS CLINIQUES
Introduction
L'expérience tirée d'études cliniques a permis d'établir l'éventail posologique et de déterminer l'efficacité et le profil d'innocuité du chlorhydrate de mitoxantrone.
Une dose simple peut être administrée à intervalle de trois ou quatre semaines. La dose thérapeutique initiale recommandée chez les patients présentant un profil de risque favorable est de 14 mg/m2.
Les résultats d'efficacité et d'innocuité suivants ont été générés à partir des analyses de données.
Efficacité
Cancer du sein :
Les données d'efficacité sont disponibles pour 349 patients atteints d'un cancer du sein localisé avancé ou d'un cancer du sein métastatique. Les résultats dépendent de nombreux facteurs prédisposants, y compris les antécédents de chimiothérapie et/ou de radiothérapie, l'état de santé général des patients, les sites métastatiques et la dose utilisée. Lors d'une étude multicentrique européenne sur l'essai en première intention de l'agent en monothérapie à raison d'une dose initiale de 14 mg/m2, le taux de réponse global a été de 39 %, ce qui se compare favorablement au traitement par doxorubicine à une dose de 60 à 75 mg/m2, lorsqu'elle est administrée à des patients au même stade de la maladie. Lors d'une étude de comparaison directe avec la doxorubicine, administrée en traitement de seconde intention à des patients atteints de cancer du sein chez qui un traitement d'association standard de première intention a échoué, les taux de réponse sont de 27 % avec la mitoxantrone et de 23 % avec la doxorubicine. La durée moyenne de la réponse observée avec la mitoxantrone a été plus longue qu'avec la doxorubicine. Des réponses ont été observées à tous les principaux sites métastatiques, y compris dans les ganglions lymphatiques, les poumons, les os, la peau et les viscères chez les patients ayant ou non reçu une hormonothérapie au préalable. Sur le plan de l'efficacité, selon les données disponibles, la mitoxantrone est comparable à la doxorubicine dans le traitement du cancer du sein avancé. La myélosuppression obtenue avec un intervalle posologique de 21 jours est comparable à celle qu'engendre la doxorubicine. Des cycles multiples de mitoxantrone en monothérapie, dans certains cas pendant plus de 12 cycles, ont été administrés et ont donné lieu à une excellente tolérabilité et à une bonne réponse. La mitoxantrone a produit une résistance croisée partielle avec la doxorubicine, étant donné que les réponses ont été observées chez des patients pour lesquels la doxorubicine avait échoué ou ayant connu une rechute après avoir initialement répondu au médicament. Un programme d'essais cliniques de grande envergure est en cours sur le traitement d'association et a également donné des résultats préliminaires favorables sur les plans de l'efficacité et de l'innocuité. Au cours de sept études, plus de 100 cycles de traitement d'association ont été administrés à 77 patients.
Indications additionnelles
En tout, 966 patients ont été traités au moyen de mitoxantrone pour trois autres indications dont 259 cas de lymphome non hodgkinien (LNH), 546 cas de leucémie et 161 cas de cancer hépatocellulaire (CHC). Le tableau suivant résume la répartition de ces 966 patients :
Indication
Études subventionnées par Lederle (Nbre de patients traités) | Études indépendantes présentées dans la littérature (Nbre de patients traités) | |
| LNH | 186 | 73 |
Leucémie (y compris cas pédiatriques) | 282 | 264 |
| CHC | 75 | 86 |
| Totaux | 543 | 423 |
Lymphome non hodgkinien (LNH) : Trois études clés ont évalué la mitoxantrone en monothérapie administrée à raison de 14 mg/m2 i.v. toutes les trois semaines, à 148 patients ayant connu une rechute de LNH ou un LNH rebelle avancé. Parmi les 127 patients répartis entre deux essais dont la réponse était évaluable, on a dénombré dix réponses complètes (RC) et 42 réponses partielles (RP), pour un taux de réponse thérapeutique global de 41 %. La durée médiane des réponses lors de l'étude multicentrique (122 patients évaluables) a été de 195 jours. La réponse de nombreux patients a duré plus d'un an. Des réponses ont été observées avec tous les sous-types histologiques de LNH. La réponse à la mitoxantrone s'est révélée indépendante des antécédents de chimiothérapie et de l'administration préalable ou non de la doxorubicine, ce qui témoigne d'une absence de résistance croisée complète entre la mitoxantrone et d'autres agents, dont les anthracyclines.
La mitoxantrone a été étudiée en association avec d'autres agents pour le traitement du LNH. En tout, 28 patients ont reçu différents schémas thérapeutiques. Un essai comparatif sur l'utilisation en première intention d'une association de méthotrexate à dose intermédiaire avec de la leucovorine en chimiothérapie de sauvetage + bléomycine + doxorubicine + cyclophosphamide + vincristine + dexaméthasone (m-BACOD) versus la même association avec 10 mg/m2 de mitoxantrone à la place de la doxorubicine (m-BNCOD) a produit les réponses suivantes : quatre RP chez six patients évaluables avec m-BNCOD et trois RP chez six patients évaluables avec m-BACOD. Le traitement d'association avec mitoxantrone à 10 mg/m2 par jour pendant trois jours + vincristine + dexaméthasone (NOD) a donné lieu à trois RP chez cinq patients évaluables. Un essai comparatif sur un traitement de première intention avec cyclophosphamide + vincristine + prednisone + doxorubicine (CHOP) en association versus la même association, mais avec 10 mg/m2 de mitoxantrone à la place de la doxorubicine (CNOP) vient de débuter.
À raison de 5 mg/m2 par jour pendant trois jours toutes les trois semaines, la mitoxantrone a donné lieu à une RC et à deux RP chez huit patients évaluables souffrant de LNH; dix patients étaient inscrits au départ. Plusieurs autres études publiées non commanditées par Lederle font état de l'activité de la mitoxantrone dans le traitement du LNH.
Leucémie : Quatre études clés commanditées par Lederle ont analysé la mitoxantrone administrée en monothérapie à raison de 8 à 12 mg/m2 i.v. par jour pendant cinq jours, toutes les trois semaines, à 181 patients adultes atteints d'une leucémie aiguë non lymphocytaire (LANL) rebelle ou récidivante ou de leucémie myélogène chronique en crise blastique (LMCB). Un effet dose-réponse a été enregistré. L'activité la plus marquée a été observée avec la dose de 12 mg/m2 pendant cinq jours. À cette dose, on a recensé 19 RC chez 49 patients adultes évaluables souffrant de LANL récidivante donnant lieu à un taux de réponse globale de 39 %. La durée médiane de la réponse complète dans la plus grande étude sur la mitoxantrone en monothérapie (121 patients) a été de 98 jours. Plusieurs patients ont connu des rémissions de plus d'un an.
Quatre études regroupant 63 patients chez qui la mitoxantrone a été évaluée en association avec d'autres agents pour le traitement de la leucémie ont été réalisées. Le taux de rémission complète le plus élevé, soit 49 % (11 RC chez 23 patients évaluables atteints de LANL) a été obtenu avec la mitoxantrone à raison de 10 à 12 mg/m2 par jour pendant trois jours, associée à la cytosine arabinoside à raison de 100 mg/m2 pendant sept jours. Lorsque la mitoxantrone à 10 mg/m2 par jour pendant cinq jours a été administrée avec la même dose de cytosine arabinoside, elle a donné lieu à deux RC chez huit patients évaluables. Le traitement des patients atteints de leucémie aiguë lymphoblastique au moyen de 10 mg/m2 de mitoxantrone par jour pendant trois jours + vincristine + prednisone a donné lieu à 10 réponses chez 16 patients évaluables, pour un taux de réponse de 62,5 %.
Une activité a aussi été observée dans la LMC-B. Étant donné qu'il n'existe pas de norme thérapeutique pour cette maladie et que la moelle osseuse n'est jamais réellement normale en sa présence, les RC et les RP ont toutes deux été considérées comme des preuves d'efficacité. La dose optimum de mitoxantrone a été de 12 mg/m2 par jour pendant cinq jours et a donné lieu à six réponses chez 17 patients évaluables.
L'expérience est limitée chez les enfants leucémiques. Vingt-quatre patients pédiatriques ont été traités au moyen de 6 à 8 mg/m2 de mitoxantrone par jour pendant cinq jours. On a dénombré trois réponses chez 24 enfants évaluables.
Quatorze patients leucémiques adultes ont reçu de 20 à 37 mg/m2 de mitoxantrone une fois toutes les deux semaines. Aucune réponse thérapeutique n'a été observée avec ce schéma thérapeutique.
Plusieurs autres études publiées dans la littérature et non commanditées par Lederle font état de l'activité de la mitoxantrone dans le traitement de la LANL et de la LMC-B.
Cancer hépatocellulaire (CHC) : Trois essais cliniques commandités par Lederle ont été réalisés avec la mitoxantrone dans le traitement du CHC. La mitoxantrone a été administrée à 65 patients par voie intraveineuse à raison de 12 mg/m2 toutes les trois semaines dans le cadre de deux études, et à dix patients, à raison de 6 à 10 mg/m2/jour en perfusion continue dans l'artère hépatique pendant trois jours consécutifs toutes les trois semaines, dans le cadre d'une autre étude. Compte tenu de la brève espérance de vie des patients qui souffrent de CHC, la stabilisation de la maladie a été incluse avec les RP et les RC pour l'évaluation de l'efficacité. Lors de ces trois études, le taux de réponse thérapeutique global a été de 46,7 % (11 RC et RP + 10 stabilisations de la maladie chez 45 patients évaluables). L'activité a été confirmée lors d'autres études non commanditées par Lederle. La durée de la réponse a varié d'une étude à l'autre, soit de 3 à 52 semaines.
Innocuité
Les données quant au profil global d'innocuité de la mitoxantrone (établi pour 989 patients) ont confirmé les avantages de la mitoxantrone par rapport aux anthracyclines en ce qui a trait aussi bien à la qualité de vie des patients qu'à l'innocuité à long terme. La majorité des effets secondaires de la mitoxantrone sont bénins. La toxicité a rarement justifié l'arrêt du traitement par mitoxantrone chez les patients, lors des études cliniques. Un certain nombre de patients n'ont signalé aucun effet secondaire. De plus, le risque relativement faible d'effets secondaires graves a permis le traitement des patients en clinique ambulatoire. Les effets aigus les plus courants ont été les nausées et les vomissements (seulement 3,5 % à un degré sévère ou très sévère avec la mitoxantrone, comparativement à 10 à 15 % avec la doxorubicine), la stomatite/mucosite (seulement 0,3 % à un degré sévère ou très sévère avec la mitoxantrone) et l'alopécie (seulement 0,9 % à un degré sévère ou très sévère et 15 % de manière globale avec la mitoxantrone, contre 85 % à un degré sévère ou très sévère et 100 % signalés globalement avec la doxorubicine). Peu de réactions locales graves ont été signalées après l'extravasation de mitoxantrone au point de perfusion.
En ce qui a trait à la myélosuppression, les doses initiales de 14 mg/m2 de mitoxantrone toutes les trois semaines ont été bien tolérées chez les patients présentant un profil de risque favorable. La myélosuppression marquée a été rare. Lors d'une étude européenne sur l'emploi en deuxième intention, le nadir leucocytaire médian a été de 2,5 x 10³; tandis que lors d'une étude européenne en première intention, seulement 4,8 % (2/42) des patients ont présenté un nadir inférieur à
1 000. Le nadir survient en général après environ 10 ou 11 jours et les taux reviennent aux valeurs normales de départ en l'espace de 21 jours, soit à temps pour le cycle de traitement suivant. Après plusieurs cycles de mitoxantrone, les nadirs leucocytaires et plaquettaires ne montrent aucune autre baisse outre celle qui s'observe au cours des quelques premiers cycles; on conclut à l'absence d'effets cumulatifs ou permanents de la mitoxantrone sur les réserves médullaires.
La mitoxantrone a présenté un profil d'innocuité exceptionnel et a été bien tolérée par les patients traités pour le LNH, la leucémie et l'hépatome, de même que pour le cancer du sein. Par contre, en raison de la physiopathologie de la leucémie et des doses plus fortes de mitoxantrone employées, le profil d'innocuité a été différent de celui observé dans la LNH et l'hépatome (voir EFFETS INDÉSIRABLES). Les incidents les plus graves menaçant le pronostic vital, c'est-à-dire, hémorragie et infection, sont des complications bien décrites dans la leucémie aiguë. Une bonne part des épisodes de dysfonction hépatique ont probablement été causés par une augmentation de la charge de bilirubine et par l'exposition du foie à des virus par suite des multiples transfusions de produits sanguins nécessaires pour bien prendre en charge cette maladie.
Cardiotoxicité :
Lors d'études expérimentales sur des doses simples administrées de manière intermittente, les patients qui ont reçu une dose cumulative atteignant 140 mg/m2 ont présenté une probabilité cumulative de 2,6 % de souffrir d'insuffisance cardiaque congestive clinique. Le taux de probabilité cumulatif global que survienne une baisse modérée à grave de la FEVG avec cette dose a été de 13 % lors des essais comparatifs. En comparaison, les rapports sur la doxorubicine font état d'une myocardiopathie chronique et d'une insuffisance cardiaque congestive irréversible chez jusqu'à 11 % des patients ayant reçu neuf cycles ou plus de ce médicament selon le schéma posologique actuel (60 mg/m2 toutes les trois semaines).
Insuffisance hépatique :
L'élimination de la mitoxantrone est ralentie en présence d'insuffisance hépatique. Les grands insuffisants hépatiques (bilirubine > 3,4 mg/dL) présentent une ASC plus de trois fois supérieure à celle des patients dont la fonction hépatique est normale et qui reçoivent la même dose. Les patients souffrant d'insuffisance hépatique doivent être traités avec prudence et leur posologie peut devoir être ajustée. La mitoxantrone ne doit pas être utilisée chez des patients atteints de dysfonction hépatique grave (voir CONTRE-INDICATIONS).
PHARMACOLOGIE DÉTAILLÉE
Synopsis
La mitoxantrone, une anthracènedione synthétique, est un puissant agent antinéoplasique. Elle exerce un effet cytocide sur les cellules humaines prolifératives et non prolifératives mises en culture. Elle est de quatre à sept fois plus puissante que la doxorubicine pour ce qui est d'inhiber la synthèse de l'acide nucléique. Dans des systèmes tumoraux expérimentaux murins, l'indice thérapeutique de la mitoxantrone est de huit à quinze fois celui de la doxorubicine.
Activité antitumorale
La mitoxantrone prolonge l'espérance de vie et le nombre de survivants à long terme chez des souris atteintes de leucémies P388 et L1210 ou de mélanome B16 et de tumeurs cancéreuses solides du côlon (26). Elle est active par voie intrapéritonéale, sous-cutanée et intraveineuse chez la souris, mais son activité par voie orale n'a pas été démontrée. Dans des systèmes de tests murins classiques, la mitoxantrone manifeste une meilleure activité antinéoplasique que la doxorubicine, le cyclophosphamide, le 5-fluorouracil, le méthotrexate, la cytosine arabinoside et la vincristine contre les tumeurs intrapéritonéales implantées; les données sont présentées dans le tableau ci-dessous :
| Activité comparative de la mitoxantrone et d'autres agents antinéoplasiques | ||||
| Médicaments | Augmentation de l'espérance de vie (%)a chez des souris atteintes de : | |||
Leucémie P388 | Leucémie L1210 | Mélanome B16 | Cancer du côlon 26 | |
| Mitoxantrone | > 200 | > 226 | > 300 | > 224 |
| Doxorubicine | 159 | > 118 | > 224 | > 155 |
| Cyclophosphamide | 112 | 89 | 98 | 77 |
| 5-Fluorouracil | 117 | 100 | 73 | 136 |
| Méthotrexate | 149 | 96 | < 25 | < 25 |
| Cytosine arabinoside | ≥ 90 | 85 | -- | -- |
| Vincristine | 132 | 65 | 91 | 27 |
| a Pourcentage d'augmentation de l'espérance de vie vs témoins non traités, au jour 30. | ||||
Des résultats similaires ont été signalés par d'autres investigateurs dans le cadre d'études comparatives sur des antibiotiques antitumoraux chez des souris atteintes de leucémie P388 ou L1210, d'un mélanome B16 implanté par voie intrapéritonéale ou d'un cancer du poumon de Lewis, implanté par voie sous-cutanée; les données sont présentées dans le tableau suivant :
| Activité comparative de la mitoxantrone et d'antibiotiques antitumorauxa | ||||
| Médicaments | P388 | L1210 | B16 | Cancer du poumon de Lewis |
| Mitoxantrone | 4+* | 3+ | 4+ | 1+ |
| Doxorubicine | 3+ | 1+ | 4+ | 1+ |
| Daunomycine | 3+ | 3+ | 1+ | -- |
| Aclarubicine | 2+ | 1+ | -- | -- |
| Mitomycine C | 4+ | 1+ | 2+ | -- |
| Bléomycine | -- | -- | -- | -- |
| Néocarzinostatine | 2+ | 2+ | 1+ | -- |
| Chromomycine A3 | 3+ | 1+ | -- | -- |
| a D'après Fujimoto et Ogawa 1982 | ||||
| * Critères équivalant au stade « curable ». | ||||
L'indice thérapeutique de la mitoxantrone s'est révélé huit à quinze fois supérieur à celui de la doxorubicine contre les leucémies implantées par voie intrapéritonéale.
L'augmentation des doses de mitoxantrone donne lieu à une réduction progressive de la cellularité médullaire chez la souris. Un effet cytocide a été démontré dans des cultures de cellules humaines activement prolifératives et non prolifératives. Ces résultats montrent que la mitoxantrone n'agit pas sur une phase spécifique du cycle cellulaire.
Pharmacocinétique
Synopsis :
La mitoxantrone est rapidement éliminée du plasma; elle à une longue demi-vie d'élimination et une importante distribution tissulaire chez l'animal et chez l'être humain. Elle est excrétée principalement dans la bile. Le taux de fixation au niveau du cerveau, de la moelle épinière et du liquide céphalorachidien est faible, ce qui indique que la mitoxantrone ne franchit pas la barrière hémato-encéphalique à un degré appréciable.
Élimination du plasma et de l'organisme entier :
Chez les rats, les chiens et les singes auxquels des doses intraveineuses de 0,25 à 0,75, 0,37 et 1,0 mg/kg de 14C-mitoxantrone ont été administrées, respectivement, les concentrations de radioactivité diminuent rapidement dans le plasma et le sang entier, soit dès les deux premières heures qui suivent l'administration de la dose; par la suite, les concentrations continuent de diminuer lentement. Chez ces trois espèces, la mitoxantrone se concentre dans les globules rouges durant les premiers prélèvements. Des taux plasmatiques persistants, bien que faibles (< 5 ng/mL), ont été observés chez les chiens et les singes, soit jusqu'aux jours 58 et 35, respectivement.
Les caractéristiques de la radioactivité totale ont été linéaires et indépendantes du sexe et de la dose. Les paramètres pharmacocinétiques de la mitoxantrone, étudiés le plus abondamment chez le rat, révèlent une demi-vie d'élimination de 12 jours, un volume final de distribution de 392 L/kg et des taux d'élimination de 15,8, 1,7 et 14,1 mL/min/kg pour les compartiments plasmatique total, rénal et non rénal, respectivement.
Chez le rat, le chien et le singe, dix jours après une dose i.v. simple de 14C-mitoxantrone, de 65 à 85 % de la radioactivité administrée se retrouve dans les excreta; de 80 à 90 % de la radioactivité récupérée est excrétée dans les fèces et de 10 à 20 %, dans l'urine. L'excrétion est prolongée, mais seules des quantités légèrement détectables sont encore excrétées quotidiennement deux à quatre mois après l'administration de la dose.
La bile est la principale voie d'excrétion chez le rat; dans les six heures qui suivent l'administration, 22 % de la radioactivité a été excrétée dans la bile de rats porteurs de canules biliaires qui avaient reçu 0,5 mg/kg de mitoxantrone radiomarquée par voie intraveineuse. Peu de radioactivité a été observée dans la bile des rats qui avaient reçu de la mitoxantrone radiomarquée par voie orale, ce qui confirme la piètre absorption du médicament.
Distribution et métabolisme tissulaires :
La mitoxantrone est rapidement et abondamment distribuée dans les organes chez le rat, le chien et le singe; sa distribution est indépendante de la dose. Un ou deux jours après l'administration, la radioactivité a été la plus forte dans la bile, la vésicule biliaire (sauf chez le rat), le foie, la rate et les reins. Chez ces trois espèces, les concentrations tissulaires ont été supérieures aux taux plasmatiques respectifs; les taux de radioactivité diminuent avec le temps. On décèle une radioactivité faible, voire nulle au niveau du cerveau, de la moelle épinière et du liquide céphalorachidien, ce qui témoigne d'une piètre pénétration de la barrière hémato-encéphalique par la mitoxantrone. Les quantités retrouvées dans les testicules sont également relativement faibles.
Chez la rate gravide, l'absorption fœtale est négligeable et le liquide amniotique ne renferme pas de quantités appréciables du médicament. Ces observations, et les résultats selon lesquels la radioactivité n'est pas fixée de manière appréciable par le placenta, indiquent que le placenta est une barrière efficace.
Les résultats de toutes les études pharmacocinétiques donnent à penser que l'absorption, l'élimination et la distribution tissulaires sont à peu près les mêmes chez le rat, le chien et le singe que chez l'être humain. Lors des essais cliniques, des analyses réalisées chez des patients après l'administration i.v. de 12 mg/m2 (0,35 mg/kg)a de 14C-mitoxantrone ont aussi démontré une clairance plasmatique rapide, une longue demi-vie d'élimination et la persistance des concentrations tissulaires. Les résultats d'études publiées indiquent en outre que la mitoxantrone est rapidement captée par les tissus et qu'elle se libère lentement.
Des études visant à déterminer l'étendue du métabolisme et à identifier les métabolites de la mitoxantrone sont en cours.
a Un facteur de conversion de 34 basé sur une personne de 50 kg, mesurant 1,53 m (5 pieds), avec une surface corporelle de 1,45 m2 a été utilisé (Documenta Geigy Scientific Tables, 6e édition, Konrad Diem éditeur, Geigy Pharmaceuticals, Ardsley, N.Y., U.S.A. 1962).
TOXICOLOGIE
Synopsis
La mitoxantrone présente un profil de toxicité exceptionnellement favorable comparativement aux autres antinéoplasiques, y compris la doxorubicine. Plus important encore, la toxicité chronique de la mitoxantrone n'inclut pas de cardiomyopathie progressive limitant la dose qui est caractéristique de l'administration i.v. prolongée d'anthracyclines chez l'animal et l'être humain. De plus, comparativement aux autres antinéoplasiques, la mitoxantrone donne lieu à des effets gastro-intestinaux moindres; l'atrophie des follicules pileux est inexistante et on ne note pas d'irritation lors de l'extravasation accidentelle. La mitoxantrone n'est pas non plus tératogène chez les rats ou les lapins, une découverte qui est probablement attribuable à l'efficacité des barrières placentaires chez ces espèces. La réversibilité des effets clastogènes de la mitoxantrone chez les rats ayant reçu des doses tolérées toutes les trois semaines et l'absence d'un effet létal dominant peut suggérer qu'avec la posologie clinique utilisée, leur effet mutagène serait faible chez l'être humain recevant de la mitoxantrone.
Chez le rat, le chien et le singe, la mitoxantrone donne lieu à la myélosuppression typique des autres antinéoplasiques. Étant donné que la myélosuppression est le seul effet limitant la dose de la mitoxantrone, le degré de leucopénie est une indication de la dose maximum tolérée (DMT), tant chez l'animal que chez l'être humain. Chez les trois espèces animales, des doses simples ou multiples supérieures à la DMT donnent lieu à une myélosuppression affectant le pronostic vital. Pour cette raison, le degré de leucopénie doit faire l'objet d'une surveillance étroite lors de l'utilisation clinique de la mitoxantrone.
Études de toxicité d'une dose simple (aiguë)
La létalité aiguë de la mitoxantrone après des doses intraveineuses simples chez la souris et le rat est présentée ci-dessous :
| Létalité aiguë de la mitoxantrone i.v. chez la souris et le rat | |||
| Espèces | Sexe | DL10 (mg/kg) | DL50 (mg/kg) |
| Souris | M | 7,8 | 11,3 |
| F | 7,1 | 9,7 | |
| Rat | M | 3,5 | 4,8 |
| F | 3,6 | 5,2 | |
Les DL50 obtenues après l'administration par voie intrapéritonéale ont été similaires chez la souris et le rat. Avec les doses administrées par voie i.v. ou i.p., les signes de toxicité observés chez la souris et le rat ont été notamment : sialorrhée, pâleur, rugosité du pelage, ralentissement du gain pondéral et perte de poids, distension abdominale, diarrhée, épistaxis, chromodacryorrhée, œdème de la région nasale, larmoiement et hématurie.
Chez le chien et le singe, la dose i.v. létale simple de mitoxantrone a été respectivement de 0,5 mg/kg et ≥ 1 mg/kg. En comparaison, la dose i.v. létale simple de doxorubicine a été de 2,5 mg/kg chez le chien et de 4,2 mg/kg chez le singe. Avec la mitoxantrone, les signes de toxicité aiguë sont principalement de nature digestive et comprennent vomissements et diarrhée (chiens) et baisse de la consommation alimentaire et du poids corporel (chez les deux espèces). L'érythropénie et la leucopénie s'accompagnent d'hypocellularité médullaire et d'épuisement lymphocytaire des organes lymphoïdes.
Études sur doses multiples
Les études sur des doses i.v. multiples chez le rat, le chien et le singe ont été conçues pour analyser la toxicité de la mitoxantrone en traitement prolongé, avec une attention particulière à la présence ou à l'absence de cardiomyopathie caractéristique des anthracyclines. L'administration répétée de la doxorubicine chez l'animal ou chez l'être humain est associée à une cardiomyopathie progressive donnant lieu à une insuffisance cardiaque congestive.
Chez le rat, des études sur des doses multiples, quotidiennes et intermittentes (une fois toutes les trois semaines) ont été réalisées. Dans l'étude sur la dose quotidienne, les rats ont reçu des doses allant de 0,003 à 0,3 mg/kg une fois par jour pendant un mois. Dans l'étude sur les doses intermittentes, les rats ont reçu des doses de 0,03, 0,3, 0,6 et 0,9 mg/kg par voie i.v. une fois toutes les trois semaines pendant 18 cycles posologiques. Dans les deux études, les doses sub-létales et létales de mitoxantrone n'ont pas donné lieu à la cardiomyopathie progressive typique des anthracyclines. La toxicité sub-chronique et chronique s'est limitée à des effets sur les reins, le système hématopoïétique, c.-à-d., des effets semblables aux effets signalés avec la doxorubicine chez le rat. Les études en cours chez le rat pour analyser la carcinogénicité de la mitoxantrone ont de plus révélé l'absence de cardiomyopathie progressive caractéristique des anthracyclines après l'administration de 21 cycles (une fois par trois semaines) à des doses i.v. de 0,01, 0,03 et 0,10 mg/kg.
Dans le cadre d'études sur le chien et le singe, la doxorubicine a été étudiée simultanément comme modèle de cardiomyopathie induite par les anthracyclines. De la mitoxantrone a été administrée par voie intraveineuse à des chiens et des singes, une fois toutes les trois semaines, à des doses de 0,125 et 0,25 mg/kg; la doxorubicine a été administrée à une seule dose, soit 1,64 mg/kg de la même façon. Les doses sélectionnées pour ces études correspondaient environ à la moitié de la dose i.v. létale simple de chaque molécule chez le chien et le singe. Selon les études d'établissement des doses, ces posologies sont également celles qui donneraient lieu à des degrés de leucopénie généralement tolérées, sans entraîner de myélosuppression menaçant le pronostic vital des deux espèces et ont, par conséquent, été considérées comme les doses maximum tolérées (DMT) chez le chien et le singe.
Les résultats de ces études sur doses multiples chez le chien et le singe ont révélé que la mitoxantrone donne lieu à un degré de leucopénie généralement comparable (avec la dose moindre) ou supérieure (avec la dose élevée), à celle qu'entraîne la doxorubicine. Par conséquent, la mitoxantrone a été évaluée sur le plan de la toxicité chronique dans des conditions plus rigoureuses que la doxorubicine. Seule la doxorubicine a donné lieu à une toxicité limitant la dose de traitement, c'est-à-dire, cardiomyopathie progressive, tant chez le chien que chez le singe, justifiant la mise à mort des animaux avant la fin prévue des études. Les animaux sous mitoxantrone ont reçu 10 (chiens) ou 12 (singes) cycles posologiques, tandis que les animaux sous doxorubicine en ont reçu 8 à 9 (chiens) ou 9 à 10 (singes).
Les résultats des essais sur le cœur de chiens et de singes traités au moyen de mitoxantrone i.v. n'ont pas été représentatifs de la toxicité des anthracyclines. On n'a noté ni atteinte cellulaire irréversible ni signe fonctionnel de cardiotoxicité chez les chiens ou les singes traités par mitoxantrone. En revanche, les chiens sous doxorubicine ont montré des signes de cardiomyopathie progressive après la quatrième dose. Les anomalies des myocytes se sont aggravées avec le temps et la dose cumulative a donné lieu à une myocardiopathie irréversible caractéristique des anthracyclines. Des signes cliniques d'insuffisance cardiaque congestive chez les chiens traités par doxorubicine ont également été manifestes. Chez les singes sous doxorubicine, des anomalies cardiaques irréversibles et des signes cliniques de cardiotoxicité similaires, ces derniers étant caractérisés par une baisse progressive de la tension artérielle moyenne, et des anomalies à l'ÉCG, ont également été notées. Par conséquent, ces études sur le traitement prolongé chez le chien et le singe montrent clairement qu'en dépit de la myélosuppression qui a été au moins aussi marquée avec la mitoxantrone qu'avec la doxorubicine, la cardiomyopathie progressive chronique n'a pas été observée avec la mitoxantrone. En revanche, une cardiomyopathie typique des anthracyclines s'observait avec la doxorubicine.
D'autres études chez le chien et le lapin ont été commanditées par le National Cancer Institute. Selon ces études, la description des réactions toxiques aiguës à la mitoxantrone incluent des effets sur le cœur. Étant donné que les doses utilisées dans le cadre de ces études particulières étaient des doses létales ayant causé le décès par suite d'une insuffisance rénale, hépatique et hématopoïétique, les effets cardiaques (thrombose, myocardite, nécrose et fibrose) ont été jugés liés à la toxicité responsable au premier chef de la défaillance pluriorganique touchant les reins, le foie et la moelle osseuse. Les effets cardiaques mentionnés dans ces essais n'ont aucune valeur prédictive et ne sont pas typiques de la cardiomyopathie progressive inhérente aux anthracyclines.
Études de mutagénicité et de cytogénicité
Lors de tests de mutagénicité microbienne, la mitoxantrone a donné lieu à des mutations du cadre de lecture. Dans des cultures primaires d'hépatocytes de rats, analysées sur le plan de la synthèse non programmée de l'ADN (réparation de l'ADN), la mitoxantrone altère l'ADN. La mitoxantrone ne provoque pas d'effet létal dominant chez le rat. Le spectre d'activité génétique observé avec la mitoxantrone est similaire à celui d'autres antinéoplasiques et concorde avec son activité à titre d'agent ADN-réactif.
Lorsqu'une étude cytogénétique in vivo a été réalisée sur des doses intrapéritonéale de 0,5 à 2,0 mg/kg, une fois par jour pendant cinq jours consécutifs, la mitoxantrone a donné lieu à des aberrations chromosomiques. Par contre, lorsque l'étude a été répétée à l'aide d'un schéma posologique plus étroitement relié au schéma utilisé en clinique (dose intraveineuse simple de 0,3 mg/kg avec 21 jours d'intervalle), l'atteinte chromosomique notée un jour après la première dose ne s'est pas accumulée et n'a pas persisté. L'incidence de l'atteinte chromosomique, 21 jours après une ou deux doses, ressemble à ce qui s'observe chez les témoins. Ainsi, à une dose qui ressemble aux taux utilisés en clinique, l'effet clastogène est réversible.
Toxicologie et tératologie reproductives
Lors de ces études, à la dose quotidienne la plus forte tolérée pour permettre l'évaluation de la toxicologie et de la tératologie reproductives, la mitoxantrone n'a produit aucun effet sur le rendement reproducteur, la fertilité ou la gestation chez le rat. De légères baisses liées à la dose des poids épididymaux ont été notées pour la génération F0. Par contre, les générations F1 et F2 n'ont pas été affectées par la dose administrée à la génération F0.
La mitoxantrone, administrée par voie i.v. à des rates et des lapines gravides, ne s'est pas révélée tératogène chez ces espèces. La baisse du poids corporel fœtal chez le rat sous dose élevée a été attribuée à la toxicité maternelle, bien qu'une incidence accrue de prématurité ait été notée chez les lapins. Par comparaison, la doxorubicine est connue pour son embryotoxicité et sa tératogénicité chez le rat et son embryotoxicité et ses propriétés abortives chez le lapin.
Justification de l'expression des doses de mitoxantrone en mg/kg
Tout au long de nos études sur la mitoxantrone, les doses ont été exprimées en fonction de la masse corporelle plutôt qu'en fonction de la surface corporelle. Bien que les oncologues cliniques utilisent généralement la surface corporelle comme base de détermination des doses chez l'être humain, l'utilisation de la masse corporelle pour comparer des doses entre les animaux et l'être humain est jugée plus appropriée dans le cas de la mitoxantrone et de la doxorubicine.
Sur la base de l'utilisation de la surface corporelle, il existe un écart apparemment important entre les DMT chez l'animal et chez l'être humain pour les deux molécules. Par exemple, lorsqu'on utilise la surface corporelle pour comparer les doses de mitoxantrone chez le chien, le singe et l'être humain, les DMT sont 5, 3 et 12 – 14 mg/m2, respectivement; dans le cas de la doxorubicine, les valeurs chez le chien, le singe et l'être humain sont de 34, 19,7 et 65 mg/m2, respectivement. En revanche, sur la base du poids corporel, les DMT de mitoxantrone chez le chien, le singe et l'être humain sont de 0,25, 0,25 et 0,35 – 0,41 mg/kg, respectivement; de même, les DMT de doxorubicine sont respectivement de 1,6, 1,6 et 1,9 mg/kg. Il n'existe essentiellement aucune différence entre les animaux et l'être humain en ce qui a trait aux DMT lorsque les doses sont exprimées en mg/kg. Par conséquent, l'utilisation de la masse corporelle est une façon plus directe et précise de comparer les doses de mitoxantrone entre l'animal et l'être humain.
RÉFÉRENCES
- 1. Durr, FE, and Wallace, RE: Comparison of the Antitumor Activity of CL 232,315, a Novel Aminoanthraquinone, with Standard Anticancer Agents. Proceedings of the 11th ICC and the 19th ICAAC, Am. Soc. Microbiology: 1595-1596, 1980.
- 2. Fujimoto, S, and Ogawa, M: Antitumor Activity of Mitoxantrone Against Murine Experimental Tumours: Comparative Analysis Against Various Antitumor Antibiotics. Cancer Chemother. Pharmacol. 8: 157-162, 1982.
- 3. Wallace, RE, Murdock, KC, Angier, RB, and Durr, FE: Activity of a Novel Anthracenedione, 1,4-dihydroxy-5,8-bis[[[2-[[2-hydroxyethyl) amino]ethyl]amino]]-9,10-anthracenedione dihydrochloride, Against Experimental Tumours in Mice. Cancer Res. 39: 1570-1574, 1979.
- 4. Savaraj, N, Lu, K, Manuel, V, and Loo, LT: Pharmacology of Mitoxantrone in Cancer Patients. Cancer Chemother. Pharmacol. 8: 113-117, 1982.
- 5. Gralla, EJ, Fleischman, RW, Luthra, YK, and Stadnicki, SW: The Dosing Schedule Dependent Toxicities of Adriamycin in Beagle Dogs and Rhesus Monkeys. Toxicology 13: 263-273, 1979.
- 6. Philips, FS, Gilladoga, A, Marquardt, H, Sternberg, SS, and Vidal, PM: Some Observations on the Toxicity of Adriamycin (NSC-123127). Cancer Chemother. Rep. Part 3. 6: 177-181, 1975.
- 7. Hamlin, RL, Pipers, FS, Mihalko, P, Miller, TJ, and Frick, MS: Acute Cardiovascular Effects of Anthracenedione Dihydroxy (NSC-279836) Following Continuous Infusion to Anesthetized Beagle Hounds. Columbus, Ohio: Ohio State University for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland. (Report No. OSU-RHF-279836-25), December 1, 1978.
- 8. Hamlin, RL, Pipers, FS, Mihalko, P, Miller, TJ, Frick, MS, Gram, T, Guarino, AM, and Daviss, RD: Acute Cardiovascular Effects of Anthracenedione Dihydroxy-Diacetate (NSC 299195) Following Continuous Intravenous Infusion to Anesthetized Beagle Hounds. Columbus, Ohio: Ohio State University for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland. (Report No. OSU-RHFP-299195-26), January 25, 1979.
- 9. Will, J, Splitter, G, Lalich, J, Dennis, J, Dennis, W, Gram, T, Guarino, A, Davis, R, Miller, T, and Fagan, MA: Adriamycin Cardiotoxicity: A Comparison with Anthracenedione, Dihydroxy-Diacetate (NSC 299195) Raltech Scientific Services, Inc., Madison, Wisconsin, for National Cancer Institute, Laboratory of Toxicology, Bethesda, Maryland (Report No. RSS-199195-1979-12), August 20, 1979.
- 10. Physicians Desk Reference, 37th edition, 1983, page 565, Jack E Angel, publisher. Medical Economics Company, Inc., Oradell, N.J.
- 11. Link K, Roitman M, Holtappels M, et al. Intraperitoneal chemotherapy with mitoxantrone in malignant ascites. Surg Oncol Clin N Am 2003; 12 (3):865-72.
- 12. Myerburg RJ, Castellanos A. Cardiovascular Collapse, Cardiac Arrest, and Sudden Cardiac Death. In: Braunwald E, Fauci AS, Kasper DL, et al, eds. Harrison's Principles of Internal Medicine. Vol 1. 15th ed. New York: McGraw-Hill; 2001: 228-230.
- 13. Keefe DL. Cardiovascular emergencies in the cancer patient. Seminars in Oncology. June 2000; 27 (3): 244-255.
- 14. Schimmel KIM, Richel DJ, van den Brink RBA, et al. Cardiotoxicity of cytotoxic drugs. Cancer Treatment Reviews. 2004; 30: 181-191.
- 15. Brestescher C, Pautier P, and Fargo D. Chemotherapy and cardiotoxicity. Annales de Cardiologie et d'Angéiologie 1995 October; 44 (8): 443-47.
- 16. Stiff PJ, Bayer R, Kerger C, et al. High-dose chemotherapy with autologous transplantation for persistent/relapsed ovarian cancer: A multivariate analysis of survival for 100 consecutively treated patients. Journal of Clinical Oncology. April 1997; 15 (4): 1309-1317.
- 17. Cavazzini G, Pagani M, Casarini MB, et al. Phase II study of 5-Fluorouracil and high-dose folinic acid in combination with cyclophosphamide and mitoxantrone in advanced breast cancer. Annals of Oncology. 1998; supp 4 to volume 9 (abstract); 27-28.
- 18. Harrington W, Hurley J, Cabral L, et al. Phase II trial comparing chemotherapy with and without antiretroviral therapy in the treatment of AIDS associated large cell lymphoma. Proceedings of the American Society Clinical Oncology 2000; 19 (21a); 36 meet.
- 19. Lee M, Hagen J, Brundage D, et al. A pilot study of mitoxantrone, estramustine, paclitaxel and hydrocortisone (METH) in patients with hormone refractory prostate cancer. Proceedings of the Annual Meeting of the American Society of Clinical Oncology 2000 May; 19 (370A, Abstr: 1462).
- 20. Sternberg DW, Aird W, Neuberg D, et al. Treatment of patients with recurrent and primary refractory acute myelogenous leukemia using mitoxantrone and intermediate-dose cytarabine: A pharmacologically based regimen. Cancer 2000 May 1; 88 (9); 2037- 2041.
- 21. Krischer JP, Epstein S, Cuthbertson DD, et al. Clinical cardiotoxicity following anthracycline treatment for childhood cancer; The Pediatric Oncology Group Experience. Journal of Clinical Oncology 1997 April; 15 (4); 1544-1552.
- 22. Rodriguez MA, Van Besien K, Swan F, et al. MINE-ESHAP-BEAC: An induction consolidation program for relapsed intermediate grade lymphoma (IGL). Proceedings of the American Society Clinical Oncology 1995 March; 14 (31 Meet): 397.
- 23. Stewart DJ, Maroun JA, Verma S, et al. Phase I study of weekly intravenous administration of Menogaril to adults with solid tumors. American Journal of Clinical Oncology 1989; 12 (6); 511-518.
- 24. Hiddemann W, Kreutzmann H, Straif K, et al. Phase I/II trial of high-dose cytosine arabinoside and mitoxantrone in adult refractory acute myeloid leukemia. Hematology and Blood Transfusion 1987; 30: 336-338.
- 25. NIOSH. Preventing occupational exposure to antineoplastic and other hazardous drugs in health care settings. DHHS (NIOSH) Publication Number 2004-165, September 2004. Available at http://www.cdc.gov/niosh/docs/2004-165/. Accessed September 24, 2004.
- 26. OSHA. Controlling occupational exposure to hazardous drugs. OSHA Technical Manual. Section VI, Chapter 2, 1999.
- 27. Power LA, Anderson RW, Cortopassi R, et al. Update on safe handling of hazardous drugs: The advice of experts. Am J Hosp Pharm 1990; 47:1050-60.
- 28. BC Cancer Agency. Cytotoxic Agents, Safe Handling Standards. Available at http://www.bccancer.bc.ca/HPI/DrugDatabase/Appendices/Appendix5/GlossaryReferenc es/CytotoxicAgentsSafeHandlingStandardsPolicyV10.htm
- 29. Gonsette RE. Mitoxantrone immunotherapy in multiple sclerosis. Mult Scler 1996; 1 (6):329-32.
- 30. Millefiorini E, Gasperini C, Pozzilli C, et al. Randomized placebo-controlled trial of mitoxantrone in relapsing-remitting multiple sclerosis: 24-month clinical and MRI outcome. J Neurol 1997;244(3): 153-9.
- 31. van de Wyngaert FA, Beguin C, D'Hooghe MB, et al. A double-blind clinical trial of mitoxantrone versus methylprednisolone in relapsing, secondary progressive multiple sclerosis. Acta Neurol Belg 2001; 101(4):210-6.
- 32. Posner LE, Dukart G, Goldberg J, et al. Mitoxantrone: an overview of safety and toxicity. Invest New Drugs 1985; 3(2):123-32.
- 33. Foster BJ, Lev L, Bergemann C, et al. Cardiac events in phase II trials with mitoxantrone. Cancer Treat Symp 1984; 3:43-6.
- 34. Edan G, Morrissey S, Le Page E. Rationale for the use of mitoxantrone in multiple sclerosis. J Neurological Sciences 2004; 223:35-9.
- 35. Ghalie RG, Edan G, Laurent M, et al. Cardiac adverse effects associated with mitoxantrone (Novantrone) therapy in patients with MS. Neurology 2002; 59:909-13.
- 36. Novantrone (concentré de mitoxantrone pour injection USP), monographie de produit, no de contrôle 098128, 14 juin 2005, Wyeth Canada.
- 37. Mitoxantrone Injection, Product Monograph, Teva Canada, Control No. 171970 dated March 5, 2014.