


Monographie de produit - Mylan-Valacyclovir
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Appareil cutané 2026-07
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
| Modifications importantes apportées récemment à la monographie .................................. 2 | |
| Table des matières .............................................................................................................. 2 | |
| Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 4 | |
| 1 Indications ........................................................................................................... 4 | |
| 1.1 Pédiatrie .............................................................................................................. 4 | |
| 1.2 Gériatrie............................................................................................................... 4 | |
| 2 Contre-indications ............................................................................................... 4 | |
| 4 Posologie et administration ................................................................................. 4 | |
| 4.1 Considérations posologiques ................................................................................ 4 | |
| 4.2 Posologie recommandée et ajustement posologique............................................. 5 | |
| 4.5 Dose oubliée ........................................................................................................ 7 | |
| 5 Surdose................................................................................................................ 7 | |
| 6 Formes pharmaceutiques, teneurs, composition et conditionnement .................. 8 | |
| 7 Mises en garde et précautions ............................................................................. 8 | |
| Généralités ...................................................................................................................... 8 | |
| Conduite et utilisation de machines.................................................................................. 9 | |
| Système sanguin et lymphatique ...................................................................................... 9 | |
| Fonctions hépatique, biliaire et pancréatique ................................................................... 9 | |
| Système nerveux ............................................................................................................. 9 | |
| Fonction rénale.............................................................................................................. 10 | |
| Appareil cutané ............................................................................................................. 10 | |
| 7.1 Populations particulières .................................................................................... 11 | |
| 7.1.1 Grossesse ........................................................................................................... 11 | |
| 7.1.2 Allaitement ........................................................................................................ 11 | |
| 7.1.3 Enfants et adolescents ........................................................................................ 12 | |
| 7.1.4 Personnes âgées................................................................................................. 12 | |
| 8 Effets indésirables.............................................................................................. 12 | |
| 8.1 Aperçu des effets indésirables ............................................................................ 12 | |
| 8.2 Effets indésirables observés au cours des études cliniques .................................. 13 | |
| 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données | |
| biochimiques et autres données quantitatives .................................................... 16 | |
| 8.5 Effets indésirables observés après la commercialisation ...................................... 16 | |
| 9 Interactions médicamenteuses .......................................................................... 18 | |
| 9.4 Interactions médicament-médicament................................................................ 18 | |
| 9.5 Interactions médicament-aliment ....................................................................... 18 | |
| 9.6 Interactions médicament-plante médicinale........................................................ 18 | |
| 9.7 Interactions médicament-examens de laboratoire............................................... 18 | |
| 10 Pharmacologie clinique ...................................................................................... 18 | |
| 10.1 Mode d’action .................................................................................................... 18 | |
| 10.3 Pharmacocinétique............................................................................................. 19 | |
| 11 Conservation, stabilité et mise au rebut ............................................................. 22 | |
| Partie 2 : Renseignements scientifiques ............................................................................ 23 | |
| 13 Renseignements pharmaceutiques .................................................................... 23 | |
| 14 Études cliniques ................................................................................................. 24 | |
| 14.1 Études cliniques par indication............................................................................ 24 | |
| 14.2 Études de biodisponibilité comparatives ............................................................. 28 | |
| 15 Microbiologie..................................................................................................... 28 | |
| 16 Toxicologie non clinique..................................................................................... 29 | |
| 17 Monographies de référence ............................................................................... 31 | |
| Renseignements destinés aux patient·e·s.......................................................................... 32 | |
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Mylan-Valacyclovir (comprimés de valacyclovir) est indiqué pour :
- le traitement du zona chez les patients adultes;
- le traitement de l’herpès génital chez les patients adultes immunocompétentes ainsi que pour la suppression de l’herpès génital récurrent chez les patients adultes infectés par le VIH;
- la réduction du risque de transmission de l’herpès génital chez les patients adultes. On doit adopter des pratiques sexuelles sûres;
- le traitement de l’herpès labial (feux sauvages) chez les patients adultes et adolescents âgés d’au moins 12 ans.
1.1 Pédiatrie
Pédiatrie (< 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : L’emploi de ce médicament chez les personnes âgées peut être associé à des différences sur le plan de l’innocuité en raison des changements de la fonction rénale dus au vieillissement. Ce sujet est abordé brièvement dans les sections appropriées (voir 7 Mises en garde et précautions, Fonction rénale).
2 Contre-indications
Mylan-Valacyclovir est contre-indiqué chez les patients dont on connaît l’hypersensibilité ou l’intolérance au valacyclovir, à l’acyclovir ou à n’importe quel ingrédient de la préparation. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- La posologie de Mylan-Valacyclovir doit être réduite chez les patients qui présentent une atteinte de la fonction rénale (voir le Tableau 1).
- Le traitement doit être instauré dès que le zona a été diagnostiqué ou aux premiers signes ou symptômes de poussée d’herpès labial ou génital.
- La posologie recommandée et la durée du traitement varient selon l’indication.
- L’innocuité et la tolérabilité des comprimés de valacyclovir à 500 mg 1 fois par jour ont été établies pendant une période allant jusqu’à 20 mois (voir 14 Études cliniques et 8.1 Aperçu des effets indésirables).
4.2 Posologie recommandée et ajustement posologique
Enfants (< 12 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Indications, Pédiatrie).
Les comprimés Mylan-Valacyclovir peuvent être pris sans égard aux repas.
Zona : La posologie recommandée de Mylan-Valacyclovir en comprimés pour le traitement du zona est de 1 000 mg par voie orale 3 fois par jour pendant 7 jours. Le traitement par le Mylan-Valacyclovir doit être instauré dans les 72 heures qui suivent l’apparition des éruptions cutanées.
Épisode initial d’herpès génital : La posologie recommandée de Mylan-Valacyclovir en comprimés pour le traitement d’un épisode initial d’herpès génital est de 1 000 mg par voie orale 2 fois par jour pendant 10 jours. Il n’y a aucune donnée sur l’efficacité d’un traitement par les comprimés de valacyclovir amorcé plus de 72 heures après l’apparition des signes et symptômes. Le traitement a été particulièrement efficace lorsqu’il a été administré dans les 48 heures suivant l’apparition des signes et symptômes.
Épisodes récurrents d’herpès génital : La posologie recommandée de Mylan-Valacyclovir en comprimés pour le traitement des épisodes récurrents d’herpès génital est de 500 mg par voie orale 2 fois par jour pendant 3 jours. Le traitement doit être instauré au premier signe ou symptôme de récurrence. Lorsqu’il est pris dès les premiers signes ou symptômes de récurrence d’herpès génital, Mylan-Valacyclovir peut prévenir la formation des lésions.
Suppression de l’herpès génital : Chez les patients infectés par le VIH dont le nombre de cellules CD4 est > 100/mm3, la posologie recommandée de Mylan-Valacyclovir en comprimés pour le traitement suppressif de longue durée de l’herpès génital récurrent est de 500 mg par voie orale 2 fois par jour. L’innocuité et l’efficacité du traitement par les comprimés de valacyclovir sur plus de 6 mois chez les patients infectés par le VIH n’ont pas été établies.
Réduction de la transmission de l’herpès génital : La posologie recommandée de Mylan-Valacyclovir en comprimés pour la réduction de la transmission de l’herpès génital chez les personnes infectées qui présentent 9 récurrences ou moins par année est de 500 mg par voie orale 1 fois par jour, à prendre par le partenaire source. L’efficacité des comprimés de valacyclovir pour ce qui est de réduire la transmission de l’herpès génital au sein de couples dont un seul des partenaires est infecté par le HSV-2 n’a pas été établie au-delà de 8 mois. L’innocuité et la tolérabilité des comprimés de valacyclovir à 500 mg 1 fois par jour ont été établies pendant une période allant jusqu’à 20 mois (voir 14 Études cliniques et 8.1 Aperçu des effets indésirables).
Herpès labial (feux sauvages) : La posologie recommandée de Mylan-Valacyclovir pour le traitement de l’herpès labial (feux sauvages) est de 2 000 mg par voie orale 2 fois par jour pendant 1 journée (une période de 24 heures). Il est recommandé de prendre la deuxième dose environ 12 heures, mais pas moins de 6 heures, après la première. Le traitement doit être amorcé au tout premier symptôme d’herpès labial (p.ex., picotement, démangeaison ou sensation de brûlure). Il n’y a actuellement aucune donnée sur l’efficacité du traitement institué après l’apparition des signes cliniques d’herpès labial (p. ex., papule, vésicule ou ulcère).
Patients présentant une insuffisance rénale aiguë ou chronique : On doit faire preuve de prudence lorsqu’on administre du valacyclovir à des patients dont la fonction rénale est altérée. On doit maintenir une hydratation adéquate.
Les évaluations sur la pharmacocinétique et sur l’innocuité du chlorhydrate de valacyclovir administré par voie orale ont été effectuées chez des patients atteints de troubles rénaux et chez des volontaires souffrant d’insuffisance rénale terminale (IRT) traités par l’hémodialyse. Selon ces études et la vaste expérience acquise avec l’acyclovir, les ajustements posologiques suivants sont recommandés (données non disponibles sur l’emploi des comprimés de valacyclovir chez les enfants présentant une clairance de la créatinine inférieure à 50 mL/min/1,73 m2) :
Tableau 1 – Ajustements posologiques chez les adultes en présence d’insuffisance rénale
| Clairance de la créatinine (mL/min) | ||||
| ≥ 50 | 30 à < 50 | 10 à < 30 | < 10 | |
| Zona | 1000 mg toutes les 8 heures† | 1000 mg toutes les 12 heures | 1000 mg toutes les 24 heures | 500 mg toutes les 24 heures |
| Épisodes récurrents d’herpès génital | 500 mg toutes les 12 heures† | 500 mg toutes les 12 heures† | 500 mg toutes les 24 heures | 500 mg toutes les 24 heures |
Suppression de l’herpès génital Patients infectés par le VIH | 500 mg toutes les 12 heures† | 500 mg toutes les 12 heures† | 500 mg toutes les 24 heures | 500 mg toutes les 24 heures |
| Épisode initial d’herpès génital | 1000 mg toutes les 12 heures† | 1000 mg toutes les 12 heures† | 1000 mg toutes les 24 heures | 500 mg toutes les 24 heures |
| Herpès labial (feux sauvages) § | Deux doses de 2000 mg à 12 heures d’intervalle† | Deux doses de 1000 mg à 12 heures d’intervalle | Deux doses de 500 mg doses à 12 heures d’intervalle | Une dose unique de 500 mg |
†Posologie standard - aucun ajustement requis
§ Le traitement ne doit pas durer plus d’une journée
Hémodialyse intermittente : Durant l’hémodialyse, la demi-vie de l’acyclovir après l’administration de chlorhydrate de valacyclovir est d’environ 4 heures. Environ 1/3 de l’acyclovir dans l’organisme est éliminé par dialyse durant une hémodialyse de 4 heures. Les patients doivent recevoir la dose quotidienne de Mylan-Valacyclovir recommandée (Tableau 1), la dose étant administrée après l’hémodialyse les jours où celle-ci est effectuée.
Dialyse péritonéale : Il n’y a pas de renseignements spécifiques sur l’administration des comprimés de valacyclovir. L’effet de la dialyse péritonéale continue ambulatoire (DPCA) et de l’hémodiafiltration artério-veineuse continue (HAVC) sur les propriétés pharmacocinétiques de l’acyclovir a été étudié. L’élimination de l’acyclovir après la DPCA et l’HAVC est moins prononcée qu’avec l’hémodialyse, et les paramètres pharmacocinétiques ressemblent de très près à ceux observés chez les patients atteints d’IRT et ne recevant pas d’hémodialyse. Par conséquent, des doses supplémentaires de Mylan-Valacyclovir ne devraient pas être nécessaires après la DPCA et l’HAVC.
4.5 Dose oubliée
On doit conseiller au patient qui oublie de prendre une dose de Mylan-Valacyclovir de la prendre dès qu’il constate son oubli et de prendre la dose suivante après l’intervalle de temps approprié.
5 Surdose
On peut administrer du charbon activé pour favoriser l’élimination du médicament non absorbé. Des mesures générales de soutien sont recommandées.
Une insuffisance rénale aiguë et des symptômes d’ordre neurologique, dont la confusion, des hallucinations, de l’agitation, une conscience réduite et le coma, ont été signalés chez des patients recevant des surdoses des comprimés de valacyclovir. Des nausées et des vomissements peuvent également survenir. La prudence est de mise pour prévenir le surdosage accidentel. Bon nombre des cas signalés touchaient des patients présentant une atteinte rénale et des patients gériatriques recevant des doses excessives répétées parce que les réductions posologiques appropriées n’avaient pas été effectuées (voir 7 Mises en garde et précautions, Fonction rénale, et 8.5 Effets indésirables observés après la commercialisation, Reins).
On doit surveiller de près l’état des patients pour déceler tout signe d’intoxication. L’hémodialyse améliore considérablement l’élimination de l’acyclovir du sang et peut donc être considérée comme une intervention possible dans les cas de surdosage symptomatique. On sait cependant qu’une précipitation d’acyclovir dans les tubules rénaux peut se produire lorsque la solubilité (2,5 mg/mL) est dépassée dans le liquide intratubulaire. Dans les cas d’insuffisance rénale aiguë et d’anurie, le patient peut tirer avantage de l’hémodialyse jusqu’à ce que la fonction rénale soit rétablie (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
| Forme posologique/ | ||
| Voie d’administration | Ingrédients non médicinaux | |
| concentration/composition | ||
| Orale | Comprimés / 500 mg et 1000 mg de valacyclovir (sous forme de chlorhydrate de valacyclovir) | 500 mg : alcool butylique normal, alcool isopropylique, cellulose microcristalline, dioxyde de titane, hydroxypropyl méthylcellulose, laque aluminium AD&C bleue #2 / indigo carmine, laque pharmaceutique, polyéthylène glycol, propylène glycol, et stéarate de magnésium 1000 mg : alcool butylique normal, alcool isopropylique, cellulose microcristalline, dioxyde de titane, hydroxyde d’ammonium, hydroxypropyl méthylcellulose, laque pharmaceutique, oxyde de fer noir, polyéthylène glycol, propylène glycol, et stéarate de magnésium |
Description
Mylan-Valacyclovir à comprimés de 500 mg est présenté sous forme de comprimés pelliculés bleus, biconvexes, de forme ovale portant l’inscription « M191 » imprimée en encre blanche sur une face et rien de l’autre côté.
Mylan-Valacyclovir à comprimés de 1000 mg est présenté sous forme de comprimés pelliculés blancs, biconvexes, de forme ovale portant l’inscription « M192 » imprimée en encre noire sur une face et rien de l’autre côté.
Les comprimés à 500 mg sont offerts en flacons de 100 comprimés et en plaquettes de 8 comprimés.
Les comprimés à 1000 mg sont offerts en flacons de 100 comprimés.
7 Mises en garde et précautions
Généralités
On doit veiller à maintenir un apport en liquides suffisant chez les patients qui risquent de présenter une déshydratation, particulièrement les personnes âgées.
L’innocuité et l’efficacité des comprimés de valacyclovir n’ont pas été établies dans le traitement du zona disséminé.
L’innocuité et l’efficacité des comprimés de valacyclovir n’ont pas été établies chez les sujets immunodéprimés sauf dans la suppression de l’herpès ano-génital chez les patients infectés par le VIH. L’innocuité et l’efficacité des comprimés de valacyclovir dans la suppression de l’herpès ano-génital récurrent chez les patients atteints d’une infection par le VIH parvenue à un stade avancé (nombre de cellules CD4 < 100/mm3) n’ont pas été établies.
On doit informer le patient que Mylan-Valacyclovir ne guérit pas l’herpès génital.
Le traitement suppressif doit être combiné à l’adoption de pratiques sexuelles sûres. Mylan-Valacyclovir ne doit pas être utilisé seul pour réduire le risque de transmission de l’herpès génital. Étant donné que l’herpès génital est une infection transmissible sexuellement, les patients doivent, pour réduire davantage le risque d’infection du partenaire, éviter tout contact avec les lésions, la peau et les muqueuses atteintes, et éviter les rapports sexuels en présence de lésions et/ou de symptômes. L’herpès génital se transmet fréquemment en l’absence de symptômes en raison du phénomène d’excrétion virale asymptomatique. C’est pourquoi les patients doivent être conseillés sur l’adoption de pratiques sexuelles sûres. L’effet des comprimés de valacyclovir sur la transmission d’infections transmissibles sexuellement autres que l’herpès (comme le VIH, la gonorrhée, la syphilis et la chlamydia) est inconnu.
L’efficacité des comprimés de valacyclovir dans la réduction de la transmission de l’herpès génital n’a pas été établie chez les personnes ayant plusieurs partenaires, chez les couples non hétérosexuels et chez les couples qui n’ont pas été conseillés sur les pratiques sexuelles sûres.
Conduite et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Système sanguin et lymphatique
Purpura thrombocytopénique thrombotique/syndrome hémolytique et urémique (PTT/SHU)
On a observé des cas, parfois mortels, de purpura thrombocytopénique thrombotique/syndrome hémolytique et urémique (PTT/SHU) chez des patients présentant une infection par le VIH-1 parvenue à un stade avancé, chez des receveurs d’allogreffe de moelle osseuse et chez des receveurs de greffe de rein participant à des essais cliniques menés sur les comprimés de valacyclovir à raison de 8000 mg par jour. Le traitement par Mylan-Valacyclovir doit être interrompu immédiatement en présence de signes et de symptômes cliniques ou d’anomalies de laboratoire évoquant un PTT/SHU.
Fonctions hépatique, biliaire et pancréatique
La modification de la dose n’est pas nécessaire chez les patients souffrant de cirrhose bénigne ou modérée (fonction de la synthèse hépatique maintenue). Les données pharmacocinétiques chez les patients souffrant de cirrhose avancée (fonction de la synthèse hépatique altérée et signes de dérivation du sang du système porte vers la circulation générale) n’indiquent pas la nécessité d’un ajustement posologique. Il n’y a pas de données sur l’utilisation de doses plus fortes des comprimés de valacyclovir (4 g ou plus par jour) chez les patients présentant une hépatopathie. Par conséquent, on doit faire preuve de prudence quand on administre des doses plus fortes de Mylan-Valacyclovir à ces patients.
Système nerveux
Des effets indésirables de nature psychiatrique et au niveau du système nerveux central (par ex. agitation, hallucinations, confusion et encéphalopathie) peuvent survenir chez les adultes et les enfants (> 12 ans) (dont la fonction rénale est altérée ou non) et chez les patients souffrant d’une maladie rénale sous-jacente qui reçoivent des doses supérieures aux doses recommandées de Mylan-Valacyclovir compte tenu de leur degré de fonction rénale. Les patients âgés sont plus susceptibles de présenter des effets indésirables au niveau du système nerveux central. Utiliser avec prudence chez les personnes âgées et réduire la posologie chez les patients présentant une atteinte rénale.
Fonction rénale
Une altération de la fonction rénale ou une insuffisance rénale aiguë a été observée chez des patients prenant des comprimés de valacyclovir à la posologie recommandée et/ou n’ayant aucun antécédent de néphropathie; l’insuffisance rénale peut être associée à une douleur rénale (voir 8.5 Effets indésirables observés après la commercialisation).
L’acyclovir, le métabolite actif du valacyclovir, étant éliminé par les reins, il faut réduire la dose de Mylan-Valacyclovir chez les patients présentant une atteinte rénale (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique). Étant donné que les patients gériatriques risquent d’avoir une fonction rénale altérée, il faut envisager de réduire la dose chez ce groupe de patients. Les patients gériatriques comme les patients ayant des antécédents d’atteinte rénale, sont plus susceptibles d’avoir des effets indésirables d’ordre neurologique et doivent donc faire l’objet d’une surveillance étroite. Dans les cas signalés, ces réactions étaient généralement réversibles à l’arrêt du traitement (voir 8.5 Effets indésirables observés après la commercialisation, Système nerveux central).
Des cas d’insuffisance rénale aiguë ont été signalés chez des patients dont l’hydratation n’était pas adéquate. La précipitation d’acyclovir dans les tubules rénaux peut survenir si le seuil maximal de solubilité (2,5 mg/mL) dans le fluide intratubulaire est dépassé. Une hydratation adéquate doit être maintenue chez tous les patients.
On doit user de prudence lorsqu’on administre Mylan-Valacyclovir aux patients souffrant d’une atteinte rénale importante ou à ceux qui reçoivent des substances potentiellement néphrotoxiques, car on peut ainsi augmenter le risque de dysfonction rénale (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique) et/ou le risque de symptômes réversibles du système nerveux central, comme ceux qui se produisent peu fréquemment chez les patients traités à l’aide de l’acyclovir par voie intraveineuse.
Compte tenu de la posologie recommandée pour le traitement de l’herpès labial, on doit être particulièrement vigilant lorsqu’on prescrit Mylan-Valacyclovir à des patients gériatriques ou à des personnes qui présentent une atteinte rénale (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique, Tableau 1). Le traitement ne doit pas durer plus d’une journée (2 doses de 2000 mg sur une période de 24 heures). La prolongation du traitement au-delà d’une journée ne procure aucun bienfait clinique additionnel.
Dans les cas d’insuffisance rénale aiguë et d’anurie, le patient peut tirer avantage de l’hémodialyse jusqu’à ce que la fonction rénale soit rétablie.
Appareil cutané
Réactions indésirables cutanées graves : Des réactions indésirables cutanées graves, y compris des cas de pustulose exanthématique aiguë généralisée (PEAG), de syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), de nécrolyse épidermique toxique (NET), de syndrome de Stevens-Johnson (SSJ) et d’érythème polymorphe, ont été signalées chez des patients recevant le valacyclovir et/ou l’acyclovir (le principal métabolite du valacyclovir; voir 10.3 Pharmacocinétique).
Étant donné que les réactions indésirables cutanées graves peuvent engager le pronostic vital ou être fatales, si des signes et des symptômes évoquant de telles réactions se manifestent, l’administration du valacyclovir doit cesser sur-le-champ et un autre traitement doit être administré. Les patients ayant présenté une réaction indésirable cutanée grave sous acyclovir ou valacyclovir ne doivent pas recevoir de valacyclovir (voir 2 Contre-indications et 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe pas d’études adéquates et bien contrôlées sur l’acyclovir ni sur les comprimés de valacyclovir chez la femme enceinte. Une étude portant sur les paramètres pharmacocinétiques du valacyclovir et de l’acyclovir administrés à des femmes enceintes en fin de grossesse a révélé que l’ASC (aire sous la courbe concentration plasmatique-temps) de l’acyclovir à l’état d’équilibre par suite de l’administration de 1 000 mg de valacyclovir était environ deux fois celle observée par suite de l’administration par voie orale de 1 200 mg d’acyclovir par jour. Les comprimés de Mylan-Valacyclovir ne doivent être utilisés durant la grossesse que si l’utilité thérapeutique possible justifie les risques encourus pour le fœtus.
Des registres de grossesses ont permis de consigner des données sur l’issue de la grossesse chez des femmes exposées aux comprimés de valacyclovir ou à l’une des préparations d’acyclovir (le métabolite actif du valacyclovir). Au total, on a obtenu des données sur 111 et 1 246 issues de grossesses, respectivement, qui avaient été inscrites a priori (dont 29 et 756 expositions au médicament pendant le premier trimestre). Les données du registre des grossesses sur l’acyclovir n’ont pas révélé de hausse du nombre de malformations congénitales parmi les sujets exposés à l’acyclovir par rapport à la population générale. De plus, les malformations congénitales notées ne présentaient aucune caractéristique exclusive ou répétitive qui laisserait supposer qu’elles sont attribuables à une cause commune. Compte tenu du petit nombre de femmes inscrites au registre des grossesses sur le valacyclovir, on ne peut tirer de conclusions fiables et définitives sur l’innocuité des comprimés de valacyclovir pendant la grossesse.
Le chlorhydrate de valacyclovir n’est pas tératogène chez le rat ni chez le lapin auxquels on a administré 400 mg/kg (dose qui s’est respectivement traduite par des concentrations 10 fois et 7 fois supérieures aux taux plasmatiques chez l’humain) durant la période d’organogenèse principale. Cependant, dans un test non standard réalisé chez le rat recevant trois doses de 100 mg/kg d’acyclovir par voie sous-cutanée (20 fois les taux plasmatiques chez l’humain) au dixième jour de gestation, on a observé des anomalies fœtales, comme des malformations de la tête et de la queue, et une toxicité maternelle.
7.1.2 Allaitement
L’acyclovir, le métabolite principal du valacyclovir, est excrété dans le lait maternel. Par suite de l’administration par voie orale d’une dose de 500 mg de valacyclovir, les concentrations maximales (Cmax) d’acyclovir décelées dans le lait maternel étaient de 0,5 à 2,3 (médiane de 1,4) fois les concentrations sériques d’acyclovir correspondantes enregistrées chez la mère. Le rapport entre l’ASC de l’acyclovir dans le lait maternel et celui dans le sérum de la mère allait de 1,4 à 2,6 (médiane de 2,2).
La concentration médiane d’acyclovir dans le lait maternel était de 2,24 mcg/mL (9,95 mcM). Une dose de valacyclovir de 500 mg prise deux fois par jour par la mère exposerait le nourrisson allaité à une dose orale quotidienne d’acyclovir d’environ 0,61 mg/kg. La demi-vie d’élimination de l’acyclovir dans le lait maternel était similaire à celle notée dans le sérum.
Le valacyclovir à l’état inchangé n’a pas été décelé dans le sérum de la mère, le lait maternel ni l’urine du nourrisson.
On doit donc agir avec prudence lorsque Mylan-Valacyclovir est administré à des femmes qui allaitent. On doit envisager une cessation temporaire de l’allaitement, car l’innocuité des comprimés de valacyclovir n’a pas été établie chez les nourrissons.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Sur le nombre total de patients inclus dans les essais cliniques sur les comprimés de valacyclovir, plus de 800 étaient âgés d’au moins 65 ans et plus de 300, de 75 ans ou plus. En tout, 34 volontaires d’au moins 65 ans ont terminé un essai pharmacocinétique sur le chlorhydrate de valacyclovir. Les propriétés pharmacocinétiques de l’acyclovir après l’administration orale d’une dose unique et de doses multiples des comprimés de valacyclovir chez des volontaires âgés varient selon l’état de la fonction rénale. Il faut envisager la possibilité d’une atteinte rénale chez les patients gériatriques et ajuster la posologie en conséquence (voir 7 Mises en garde et précautions, Fonction rénale, et 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique). On doit maintenir une hydratation adéquate.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables graves suivants sont traités plus en détail dans la section 7 Mises en garde et précautions :
- Purpura thrombocytopénique thrombotique/syndrome hémolytique et urémique
- Insuffisance rénale aiguë
- Effets indésirables au niveau du service nerveux central
Les effets indésirables les plus fréquents associés à l’emploi des comprimés de valacyclovir sont les céphalées et les nausées.
Des effets indésirables d’ordre neurologique ont aussi été signalés dans de rares cas. Les patients gériatriques et les patients ayant des antécédents d’atteinte rénale sont plus susceptibles de manifester ces effets. Dans les cas signalés, ces réactions étaient généralement réversibles à l’arrêt du traitement (voir 7 Mises en garde et précautions et 8.5 Effets indésirables observés après la commercialisation).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Zona : Dans les deux essais à double insu et à répartition aléatoire sur le zona réalisés chez des patients immunocompétents, il n’y a pas eu de différences significatives entre les effets indésirables survenus chez les patients recevant des comprimés de valacyclovir et ceux observés chez les patients qui avaient reçu un placebo ou de l’acyclovir. Les effets indésirables les plus fréquents signalés chez les patients traités par les comprimés de valacyclovir sont donnés au Tableau 3.
Tableau 3 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1 % des patients recevant des comprimés de valacyclovir dans deux essais cliniques portant sur le traitement du zona
| Terme privilégié | Zona | |||
| 18-50 ans | > 50 ans | |||
Comprimés de valacyclovir n=202 (%) | Placebo n=195 (%) | Comprimés de valacyclovir n=765 (%) | Acyclovir n=376 (%) | |
| Nausées | 8 | 6 | 12 | 14 |
| Céphalées | 11 | 8 | 8 | 7 |
| Diarrhée | 4 | 4 | 4 | 4 |
| Vomissements | 2 | 2 | 4 | 3 |
| Asthénie | 1 | 3 | 3 | 2 |
| Constipation | < 1 | < 1 | 3 | 3 |
| Douleur abdominale | < 1 | 1 | 2 | 1 |
| Anorexie | < 1 | 2 | 2 | 2 |
| Étourdissements | 1 | 1 | 2 | 2 |
| Sécheresse de la bouche | < 1 | 0 | 2 | 1 |
| Dyspepsie | 0 | < 1 | 2 | 1 |
| Flatulence | 0 | 0 | 1 | 1 |
| Prurit | 1 | 0 | < 1 | 0 |
Herpès génital : Dans deux études à double insu et à répartition aléatoire portant sur le traitement de l’herpès génital récurrent menées auprès de sujets immunocompétents, on n’a pas constaté de différences significatives entre les effets indésirables observés chez les patients traités par les comprimés de valacyclovir et ceux notés chez les sujets prenant un placebo. Les effets indésirables les plus fréquents sont énumérés au Tableau 4.
Tableau 4 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1 % des patients recevant des comprimés de valacyclovir dans deux essais cliniques portant sur le traitement de l’herpès génital récurrent
| Terme privilégié | Comprimés de valacyclovir n=1235 (%) | Placebo n=439 (%) |
| Céphalées | 11 | 9 |
| Nausées | 5 | 6 |
| Diarrhée | 4 | 4 |
| Étourdissements | 2 | 2 |
| Douleur abdominale | 2 | 1 |
| Asthénie | 1 | 3 |
Dans une étude multicentrique, à double insu et à répartition aléatoire menée auprès de sujets immunocompétents, la fréquence des effets indésirables observés lors du traitement d’un épisode initial d’herpès génital, sans égard à leur imputabilité au médicament de l’étude, était comparable dans les deux groupes traités, qui recevaient soit les comprimés de valacyclovir à raison de 1 000 mg 2 fois par jour (n = 318) soit l’acyclovir à raison de 200 mg cinq fois par jour (n = 318). Les effets indésirables les plus fréquents étaient les céphalées (13 % dans le groupe sous comprimés de valacyclovir comparativement à 10 % dans le groupe sous ZOVIRAX® (acyclovir)) et les nausées (6 % dans les deux groupes). Tous les autres effets indésirables ont été signalés par 3 % ou moins des patients.
Lors d’une étude d’une durée de 6 mois menée sur le traitement suppressif de l’herpès génital récurrent chez des patients infectés par le VIH, les effets indésirables étaient de nature et de fréquence similaires dans les groupes recevant les comprimés de valacyclovir (500 mg 2 fois par jour) ou un placebo compte tenu de la durée d’exposition. Les effets indésirables signalés à une fréquence ≥ 1 % dans la phase à double insu sont énumérés au Tableau 5.
Tableau 5 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1 % des patients recevant des comprimés de valacyclovir dans un essai clinique portant sur le traitement suppressif de l’herpès génital récurrent chez des patients infectés par le VIH
| Terme privilégié | Valacyclovir 500 mg 2 fois/jour n=194 (%) | Placebo n=99 (%) |
| Céphalées | 5 | 3 |
| Diarrhée | 3 | 2 |
| Nausées | 2 | 5 |
| Constipation | 1 | 0 |
| Étourdissements | 1 | 0 |
Les effets indésirables signalés par les patients recevant des comprimés de valacyclovir à 500 mg (n = 743) ou un placebo (n = 741) une fois par jour dans le cadre d’une étude clinique portant sur la réduction de la transmission de l’herpès génital sont énumérés au Tableau 6.
Tableau 6 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1% des patients recevant des comprimés de valacyclovir dans un essai clinique portant sur la réduction de la transmission de l’herpès génital
| Terme privilégié | Comprimés de valacyclovir n=743 (%) | Placebo n=741 (%) |
| Céphalées | 6 | 4 |
| Diarrhée | 2 | 1 |
| Nausées | 2 | 2 |
| Dyspepsie | 1 | 1 |
Sur les 1 484 patients admis à l’étude sur la réduction de la transmission, 1 018 ont participé à la phase ouverte de l’étude (≤ 12 mois), 499 du groupe placebo et 519 du groupe comprimés de valacyclovir Les effets indésirables signalés dans la phase ouverte étaient similaires, par leur nature et leur fréquence, à ceux observés dans la phase à double insu de l’étude (Tableau 7).
Tableau 7 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1% des patients recevant des comprimés de valacyclovir dans la phase à double insu, dans la phase ouverte et dans les phases combinées double insu + ouverte d’un essai clinique sur la réduction de la transmission de l’herpès génital
Phase à double insu (≤ 8 mois) | Phase ouverte (≤ 12 mois) | Phases combinées double insu + ouverte (≤ 20 mois) | ||
| Terme privilégié | Comprimés de valacyclovir n=5191 (%) | Placebo n=4992 (%) | Comprimés de valacyclovir n=10183 (%) | Comprimés de valacyclovir n=5194 (%) |
| Céphalées | 5 | 4 | 2 | 6 |
| Diarrhée | 2 | 2 | < 1 | 2 |
| Nausées | 1 | 3 | < 1 | 1 |
| Dyspepsie | 1 | < 1 | < 1 | 2 |
| Douleur abdominale, haute | 1 | 0 | < 1 | 1 |
1 Nombre de patients du groupe comprimés de valacyclovir de la phase à double insu, admis à la phase ouverte de l’étude.
2 Nombre de patients du groupe placebo de la phase à double insu, admis à la phase ouverte de l’étude. 3 Nombre total de patients (groupes comprimés de valacyclovir + placebo) de la phase à double insu, admis à la phase ouverte de l’étude. Tous les patients participant à la phase ouverte ont reçu des comprimés de valacyclovir à raison de 500 mg, une fois par jour.
4 Nombre de patients ayant reçu des comprimés de valacyclovir dans la phase à double insu puis le traitement suppressif par comprimés de valacyclovir dans la phase ouverte.
Herpès labial : Les effets indésirables signalés par les patients recevant des comprimés de valacyclovir à raison de 2 000 mg deux fois par jour pendant 24 heures (n = 609) ou un placebo (n = 609) dans des études cliniques sur le traitement de l’herpès labial sont énumérés dans le Tableau 8.
Tableau 8 – Fréquence (%) des effets indésirables liés au médicament survenus chez ≥ 1 % des patients recevant des comprimés de valacyclovir dans deux essais cliniques sur le traitement de l’herpès labial
| Terme privilégié | Comprimés de valacyclovir n=609 (%) | Placebo n=609 (%) |
| Céphalées | 9 | 5 |
| Nausées | 4 | 5 |
| Diarrhée | 3 | 3 |
| Dyspepsie | 1 | 1 |
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Dans les essais sur le zona, la fréquence des anomalies leucocytaires (< 0,75 fois la limite inférieure de la normale) était de 1,3 % chez les patients recevant des comprimés de valacyclovir comparativement à 0,6 % chez ceux recevant le placebo. La différence n’était pas significative sur le plan clinique ou statistique.
Dans les études sur le traitement suppressif de l’herpès génital réalisées chez des patients infectés par le VIH et sur la réduction de la transmission de l’herpès génital, aucun changement cliniquement significatif par rapport au départ n’a été observé dans les paramètres biologiques chez les patients recevant les comprimés de valacyclovir par comparaison avec ceux recevant un placebo.
Dans les études cliniques portant sur le traitement de l’herpès labial, la fréquence de taux d’ALT anormaux (> 2 fois la limite supérieure de la normale) était de 1,8 % chez les patients recevant des comprimés de valacyclovir à la dose clinique recommandée et de 0,8 % dans le groupe placebo. D’autres résultats de laboratoire anormaux (hémoglobine, leucocytes, phosphatase alcaline et créatinine sérique) ont été obtenus à des fréquences similaires dans les deux groupes.
8.5 Effets indésirables observés après la commercialisation
Les événements suivants ont été déclarés volontairement en clinique depuis l’homologation des comprimés de valacyclovir. Ces événements ont été retenus en raison de leur gravité, de leur fréquence de signalement ou de leur rapport causal avec les comprimés de valacyclovir, ou encore d’une combinaison de ces facteurs. Après la mise en marché du produit, les effets indésirables sont signalés spontanément à partir d’une population de taille inconnue, et il n’est donc pas possible d’en estimer la fréquence.
Allergie : réactions d’hypersensibilité aiguë, notamment anaphylaxie, œdème de Quincke, dyspnée, prurit, éruption cutanée et urticaire.
Système nerveux central : céphalées. Cas de réactions neurologiques, notamment des étourdissements, de la confusion, des hallucinations (auditives et visuelles), des comportements agressifs, une diminution de la conscience, des tremblements, de l’ataxie, une dysarthrie, des convulsions, une encéphalopathie, le coma et la manie. De l’agitation et des symptômes psychotiques ont aussi été signalés. Ces manifestations sont généralement réversibles et habituellement observées chez des patients présentant une atteinte rénale ou d’autres facteurs prédisposants (voir 7 Mises en garde et précautions, Système nerveux).
Appareil digestif : nausées, malaise abdominal, vomissements et diarrhée.
Organisme en général : œdème facial, hypertension, tachycardie.
Sang : cas de thrombocytopénie, anémie aplasique, vascularite leucocytoclasique, purpura thrombocytopénique thrombotique/syndrome hémolytique et urémique (PTT/SHU). Leucopénie, principalement signalée chez des patients immunodéprimés.
Foie, voies biliaires et pancréas : cas d’élévations réversibles des paramètres de la fonction hépatique, hépatite.
Ophtalmologie : troubles de la vue.
Reins : cas d’atteinte rénale, élévation de la créatininémie et de l’azote uréique du sang. Insuffisance rénale aiguë, douleur rénale et hématurie. La douleur rénale pourrait être associée à l’insuffisance rénale (voir 7 Mises en garde et précautions, Fonction rénale).
Affections respiratoires, thoraciques et médiastinales : dyspnée.
Peau : érythème polymorphe, éruptions cutanées, y compris une photosensibilité, pustulose exanthématique aiguë généralisée (PEAG), syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), nécrolyse épidermique toxique (NET), syndrome de Stevens-Johnson (SSJ) (voir 7 Mises en garde et précautions, Appareil cutané).
Autres : On a signalé des cas d’insuffisance rénale, d’anémie microangiopathique et de thrombocytopénie (parfois en concomitance) chez des patients gravement immunodéprimés, particulièrement des patients ayant une infection par le VIH parvenue à un stade avancé qui avaient reçu de fortes doses (8 000 mg/jour) de valacyclovir pendant de longues périodes dans le cadre d’essais cliniques. De tels effets ont aussi été observés chez des patients n’ayant pas reçu de valacyclovir qui présentaient les mêmes affections concomitantes ou sous-jacentes.
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
On n’a noté aucune interaction significative sur le plan clinique.
Aucun ajustement posologique n’est recommandé lorsque le Mylan-Valacyclovir est administré concurremment avec de la digoxine, des antiacides, des diurétiques thiazidiques, de la cimétidine ou du probénécide chez des sujets ayant une fonction rénale normale (voir 10.3 Pharmacocinétique).
L’acyclovir est éliminé sous forme essentiellement inchangée dans l’urine par sécrétion tubulaire rénale active. L’administration en concomitance de tout médicament faisant concurrence à ce mécanisme peut augmenter les concentrations plasmatiques d’acyclovir par suite de l’administration du valacyclovir.
Suivant l’administration de 1 000 mg de valacyclovir, la cimétidine et le probénécide augmentent l’aire sous la courbe (ASC) de l’acyclovir par ce mécanisme et réduisent la clairance rénale de l’acyclovir. Cependant, aucun ajustement posologique n’est nécessaire à cette dose en raison du large indice thérapeutique de l’acyclovir (voir 10.3 Pharmacocinétique).
Il faut également faire preuve de prudence (et surveiller tout changement de la fonction rénale) si l’on administre des doses plus fortes de Mylan-Valacyclovir (4 g ou plus par jour) avec des médicaments qui affectent d’autres aspects de la physiologie rénale (par ex. la cyclosporine, le tacrolimus).
9.5 Interactions médicament-aliment
Il n’y a pas d’interactions connues avec les aliments (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Les interactions entre le valacyclovir et les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les effets du médicament sur les examens de laboratoire n’ont pas été établis.
10 Pharmacologie clinique
10.1 Mode d’action
Mylan-Valacyclovir est l’ester de L-valyle et un précurseur de l’antiviral acyclovir. Le chlorhydrate de valacyclovir est rapidement converti en acyclovir qui exerce, in vitro et in vivo, une activité inhibitrice contre les virus herpétiques humains, y compris les virus de l’herpès simplex de types 1 (HSV-1) et 2 (HSV-2) et le virus varicelle-zona (VVZ).
L’activité inhibitrice de l’acyclovir est hautement sélective en raison de son affinité incomparable pour la thymidine-kinase (TK) codée par le HSV et le VVZ. Cette enzyme virale convertit l’acyclovir en monophosphate d’acyclovir, un analogue de nucléotide. Le monophosphate est ultérieurement converti en diphosphate par la guanylate kinase cellulaire et en triphosphate par un certain nombre d’enzymes cellulaires. In vitro, le triphosphate d’acyclovir interrompt l’élongation des chaînes d’ADN viral. Une fois incorporé, l’acyclovir se lie de façon irréversible à l’ADN-polymérase virale, inactivant efficacement l’enzyme. Le triphosphate d’acyclovir est un inhibiteur puissant de toutes les ADN-polymérases des virus herpétiques humains étudiées.
L’acyclovir est pratiquement inactif dans les cellules non infectées parce qu’il est absorbé de façon préférentielle et sélectivement converti dans sa forme active de triphosphate dans les cellules infectées par le virus de l’herpès. En outre, l’enzyme TK des cellules non infectées n’utilise pas efficacement l’acyclovir comme substrat et l’α-ADN polymérase cellulaire est moins sensible que l’ADN-polymérase virale aux effets de l’acyclovir.
La spécificité de la thymidine-kinase combinée à l’inhibition compétitive de l’ADN-polymérase et à l’incorporation et l’interruption précoce de l’élongation de la chaîne d’ADN viral entraîne l’inhibition de la réplication du virus de l’herpès. Aucun effet n’a été démontré sur le virus latent en phase de non-réplication. L’inhibition de la réplication du virus écourte la période d’excrétion virale, diminue l’ampleur de la dissémination et la gravité du processus morbide et favorise ainsi la guérison. Dans les cas de zona, la douleur est liée aux dommages causés par le virus aux neurones pendant la réplication virale.
10.3 Pharmacocinétique
La pharmacocinétique du valacyclovir et de l’acyclovir après l’administration par voie orale des comprimés de valacyclovir a été étudiée dans le cadre de 12 études menées auprès de 253 volontaires adultes.
Absorption
Après son administration par voir orale, le chlorhydrate de valacyclovir est rapidement absorbé dans le tractus gastro-intestinal et presque complètement converti en acyclovir et en L-valine par premier passage intestinal et/ou métabolisme hépatique. La biodisponibilité absolue de l’acyclovir après l’administration des comprimés de valacyclovir est de 54,5 % ± 9,1 %, telle que déterminée par l’administration de 1000 mg de chlorhydrate de valacyclovir par voie orale et de 350 mg d’acyclovir par voie intraveineuse à 12 volontaires sains. La biodisponibilité de l’acyclovir après l’administration du chlorhydrate de valacyclovir n’est pas altérée par la prise d’aliments (30 minutes après un petit-déjeuner de 873 kcal [3654 kJ], comprenant 51 g de gras).
La pharmacocinétique des comprimés de valacyclovir n’est pas proportionnelle à la dose. Le taux et le degré d’absorption diminuent à mesure qu’on augmente la dose, donnant lieu à une augmentation proportionnelle de la Cmax dans toute la gamme des doses thérapeutiques et à une biodisponibilité réduite aux doses supérieures à 500 mg. Après l’administration d’une dose unique de 100 à 1000 mg de chlorhydrate de valacyclovir chez huit volontaires sains, la Cmax moyenne (± l’écart-type [ET]) allait de 0,83 (± 0,14) à 5,65 (± 2,37) mcg/mL, et l’aire sous la courbe (ASC) moyenne (± ET) allait de 2,28 (± 0,40) à 19,52 (± 6,04) h•mcg/mL. Après l’administration de doses multiples de 250 à 1000 mg de chlorhydrate de valacyclovir quatre fois par jour pendant 11 jours dans des groupes parallèles chez huit volontaires sains, la Cmax moyenne (± ET) allait de 2,11 (± 0,33) à 4,96 (± 0,64) mcg/mL et l’ASC moyenne (± ET), de 5,66 (± 1,09) à 15,70 (± 2,27) h•mcg/mL.
Les propriétés pharmacocinétiques de l’acyclovir demeurent inchangées après l’administration de doses multiples. Il n’y a pas eu d’accumulation d’acyclovir après l’administration de valacyclovir aux posologies recommandées chez les volontaires sains dont la fonction rénale était normale.
Distribution
La liaison du valacyclovir aux protéines plasmatiques humaines allait de 13,5 à 17,9 %.
Métabolisme
Après son absorption dans le tractus gastro-intestinal, le valacyclovir est rapidement et presque complètement hydrolysé en acyclovir et en L-valine, acide aminé essentiel, par métabolisme de premier passage. Cette hydrolyse a principalement comme médiateur chimique l’enzyme hydrolase du valacyclovir et se produit surtout dans le foie. L’acyclovir est converti dans une faible mesure en métabolites inactifs par l’aldéhyde-oxydase et par l’alcool- et l’aldéhyde-déshydrogénase. Le métabolisme du valacyclovir et de l’acyclovir n’est pas associé à des enzymes microsomales hépatiques. Les concentrations plasmatiques de valacyclovir non converti sont faibles et transitoires, généralement inférieures à 0,5 mcg/mL à toutes les doses. Après l’administration d’une seule dose de 1000 mg de chlorhydrate de valacyclovir, les concentrations plasmatiques moyennes de valacyclovir observées étaient de 0,5, de 0,4 et de 0,8 mcg/mL respectivement chez les patients souffrant de dysfonction hépatique, d’insuffisance rénale, et chez les volontaires sains qui ont reçu conjointement de la cimétidine et du probénécide.
Élimination
Le devenir pharmacocinétique de l’acyclovir produit par le valacyclovir corrobore les expériences précédentes sur l’acyclovir intraveineux et oral. L’acyclovir est surtout éliminé par les voies urinaires sous forme inchangée. Dans toutes les études sur le chlorhydrate de valacyclovir, la demi-vie de l’acyclovir gravite de façon caractéristique entre 2,5 et 3,3 heures chez les sujets dont la fonction rénale est normale. Après l’administration orale d’une seule dose de 1000 mg de valacyclovir radiomarqué à quatre sujets en bonne santé, 45,6 % et 47,1 % respectivement de la radioactivité reçue a été récupérée dans l’urine et les selles sur une période de 96 heures. L’acyclovir représentait 88,6 % de la radioactivité éliminée dans l’urine. La clairance rénale de l’acyclovir après l’administration d’une seule dose de 1000 mg de chlorhydrate de valacyclovir à 12 volontaires sains a été d’environ 255 ± 86 mL/min, ce qui représente 41,9 % de la clairance plasmatique totale apparente de l’acyclovir.
Populations et états pathologiques particuliers
- Enfants et adolescents : Les propriétés pharmacocinétiques du chlorhydrate de valacyclovir n’ont pas été évaluées chez les enfants.
- Personnes âgées : Par suite de l’administration par voie orale d’une dose unique et de doses multiples de comprimés de chlorhydrate de valacyclovir à des volontaires âgés, les paramètres pharmacocinétiques de l’acyclovir ont varié selon l’état de la fonction rénale. Il peut être nécessaire de réduire la posologie chez les personnes âgées ayant une fonction rénale diminuée (voir 4.2 Posologie recommandée et ajustement posologique). Après l’administration de chlorhydrate de valacyclovir, la demi-vie de l’acyclovir chez les personnes âgées est légèrement plus longue et on observe une augmentation de l’ASC de 35 à 50 % par rapport aux estimations chez les jeunes volontaires sains. Ces différences concordent avec le déclin de la fonction rénale avec l’âge. Les résultats concernant la pharmacocinétique obtenus dans les essais sur l’efficacité concordent avec ces observations.
- Insuffisance hépatique : L’administration de chlorhydrate de valacyclovir à des patients atteints d’hépatopathie modérée ou sévère a indiqué que la vitesse mais non pas l’importance de la conversion du valacyclovir en acyclovir est réduite et que la demi-vie de l’acyclovir n’est pas modifiée.
- Insuffisance rénale : La demi-vie et la clairance corporelle totale de l’acyclovir dépendent de la fonction rénale. On recommande d’ajuster la posologie chez les patients dont la fonction rénale est diminuée (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale aiguë ou chronique). L’élimination de l’acyclovir est en corrélation avec la fonction rénale, et l’exposition à l’acyclovir augmentera avec l’aggravation de l’atteinte rénale. Chez les patients atteints d’insuffisance rénale terminale, la demi-vie moyenne d’élimination de l’acyclovir suivant l’administration de valacyclovir est d’environ 14 heures comparativement à 3 heures dans le cas d’une fonction rénale normale. Durant l’hémodialyse, la demi-vie de l’acyclovir est d’environ 4 heures. À peu près le tiers de l’acyclovir présent dans l’organisme est éliminé par dialyse durant une hémodialyse de 4 heures.
- Infection par le VIH : Chez les patients souffrant d’infection par le VIH parvenue à un stade avancé (lymphocytes CD4 < 150 cellules/mm3) qui ont reçu une dose de chlorhydrate de valacyclovir de 1000 mg ou de 2000 mg 4 fois par jour pendant 30 jours, les propriétés pharmacocinétiques du valacyclovir et de l’acyclovir ne sont pas différentes de celles observées chez des volontaires sains (voir 7 Mises en garde et précautions, Généralités).
Interactions médicamenteuses
Cimétidine et probénécide : L’administration concomitante de probénécide et d’acyclovir par voie intraveineuse a entraîné l’augmentation de la demi-vie d’élimination moyenne et de l’ASC de l’acyclovir. L’excrétion urinaire et la clairance rénale de l’acyclovir ont été réduites en conséquence. L’administration de cimétidine et de probénécide, séparément ou conjointement, a réduit la vitesse mais non l’importance de la conversion du valacyclovir en acyclovir. Des réductions de la clairance rénale de l’acyclovir ont été observées, entraînant de plus fortes concentrations plasmatiques d’acyclovir. Chez les volontaires dont la fonction rénale est normale, la clairance rénale de l’acyclovir a été réduite d’environ 22 % et 33 %, respectivement, avec l’administration concomitante de cimétidine ou de probénécide. La clairance rénale de l’acyclovir a été réduite d’environ 46 % chez les patients recevant de la cimétidine, du probénécide ainsi que du chlorhydrate de valacyclovir.
On a également observé une augmentation additive de l’ASC de l’acyclovir lors de l’administration concomitante de chlorhydrate de valacyclovir, de cimétidine et de probénécide. La Cmax de l’acyclovir a été augmentée de 8,4 % ± 27,8 %, de 22,5 % ± 25,3 % et de 29,6 % ± 27,5 % par la cimétidine, le probénécide et le traitement d’association (administration concomitante de cimétidine et de probénécide), respectivement. L’ASC de l’acyclovir (0 à 24 heures) a été augmentée de 31,9 % ± 22,9 %, de 49,0 % ± 27,9 % et de 77,9 % ± 38,6 % par la cimétidine, le probénécide et le traitement d’association, respectivement.
Digoxine : Dans une étude menée auprès de 12 volontaires, la pharmacocinétique de la digoxine
(deux doses de 0,75 mg administrées à 12 heures d’intervalle) n’a pas été modifiée par l’administration de doses multiples des comprimés de valacyclovir (1 000 mg toutes les 8 heures pendant 8 jours, le traitement étant amorcé 12 heures avant le début du traitement par la digoxine). Les paramètres pharmacocinétiques de l’acyclovir suivant la prise d’une dose unique des comprimés de valacyclovir (1 000 mg) sont demeurés inchangés quand cette même dose a été administrée immédiatement après la deuxième des deux doses de 0,75 mg de digoxine espacées de 12 heures.
- Antiacides : Dans une étude menée chez 18 volontaires, la prise d’un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium 30 minutes avant ou 65 minutes après l’administration d’une dose de 1 000 mg des comprimés de valacyclovir n’a eu aucun effet sur la pharmacocinétique de l’acyclovir.
- Diurétiques thiazidiques : Les diurétiques thiazidiques n’affectent pas les propriétés pharmacocinétiques de l’acyclovir après l’administration du chlorhydrate de valacyclovir chez les personnes âgées.
11 Conservation, stabilité et mise au rebut
Conservez les comprimés Mylan-Valacyclovir à une température de 15 à 30 °C, à l’abri de la lumière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Chlorhydrate de valacyclovir
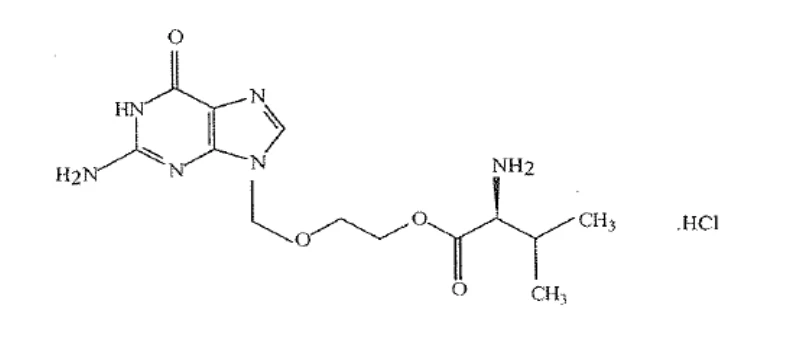
Nom chimique : L-valine, 2-[(2-amino-1,6-dihydro-6-oxo-9H-purine-9-yl) [USAN] méthoxy]éthyl ester, monochlorhydrate
Formule moléculaire et masse moléculaire : C13H20N6O4•HCl 360,80 g/mol
Formule développée :
 Propriétés physicochimiques :
Le chlorhydrate de valacyclovir est une poudre blanche à blanc cassé avec une solubilité maximale dans l’eau de 300 mg/mL à 20°C. Le chlorhydrate de valacyclovir n’a pas de point de fusion distinct. (Intervalle de fusion : 139,9oC à 141,8oC). Une solution aqueuse à 1 % a un pH de 4,15. La valeur de pKa du chlorhydrate de valacyclovir est pKa = 7,32
14 Études cliniques
14.1 Études cliniques par indication
Zona
Deux essais à répartition aléatoire et à double insu ont été effectués chez 1 540 patients adultes immunocompétents atteints de zona localisé. Chez les patients de moins de 50 ans, les comprimés de valacyclovir à raison de 1 000 mg 3 fois par jour pendant 7 jours, a été comparé à un placebo. Chez les patients de plus de 50 ans, les comprimés de valacyclovir à raison de 1 000 mg 3 fois par jour pendant 7 ou 14 jours, a été comparé à ZOVIRAX® (acyclovir) à 800 mg 5 fois par jour pendant 7 jours. Tous les patients avaient été traités dans les 72 heures suivant l’apparition des lésions zostériennes.
Chez les patients de moins de 50 ans, le délai médian jusqu’à l’arrêt de la formation de nouvelles lésions a été plus court chez les sujets traités à l’aide des comprimés de valacyclovir (2 jours) que chez ceux qui avaient reçu le placebo (3 jours, p = 0,03). Chez les patients de plus de 50 ans, le délai médian jusqu’à l’arrêt de formation de nouvelles lésions a été de trois jours avec les comprimés de valacyclovir ou ZOVIRAX® (acyclovir).
Dans les deux études, le délai médian écoulé jusqu’à la formation des croûtes ou la guérison des lésions dans une proportion d’au moins 50 % a été de cinq jours dans tous les groupes.
Ces essais comprenaient également une évaluation de la douleur. L’objectif principal pour cette évaluation a été le délai de cessation complète de la douleur liée au zona. Cette douleur, définie dans ces essais, combinait la douleur aiguë (douleur des lésions zostériennes) et la névralgie postzostérienne (douleur après la formation des croûtes ou la guérison des lésions à 100 %), définition qui n’est pas acceptée par tous. La plupart des experts estiment que chaque composant de la douleur a une pathogenèse et une morbidité différentes. Les essais cliniques n’étaient pas conçus pour étudier spécifiquement la névralgie postzostérienne. Cependant, une analyse ultérieure de la névralgie postzostérienne a été demandée et entreprise.
Chez les patients de plus de 50 ans, le délai médian de résolution de la névralgie postzostérienne dans la population étudiée (y compris ceux qui n’avaient pas de névralgie postzostérienne) a été significativement plus court dans le groupe traité à l’aide des comprimés de valacyclovir que dans le groupe traité à l’aide de ZOVIRAX® (acyclovir) (9 et 4 jours plus courts pour les patients traités par les comprimés de valacyclovir pendant 7 et 14 jours respectivement, p < 0,05). Chez les patients de plus de 50 ans, la fréquence de la douleur chronique après la formation de croûtes ou la guérison des lésions à 100 % n’était pas significativement différente dans les trois groupes de traitement (79 % et 80 % chez les patients traités à l’aide des comprimés de valacyclovir pendant 7 ou 14 jours et 85 % chez ceux traités à l’aide de ZOVIRAX® (acyclovir)). Chez les patients de moins de 50 ans, il n’y a pas eu de différence statistiquement significative dans le délai médian de cessation de la névralgie post zostérienne entre les sujets recevant les comprimés de valacyclovir et ceux recevant un placebo.
On n’a pas observé de différences significatives dans les paramètres d’évaluation secondaires, comme l’utilisation d’analgésiques ou la qualité de vie, chez les patients traités à l’aide des comprimés de valacyclovir comparativement au placebo ou à ZOVIRAX® (acyclovir). En outre, il n’y a pas eu de différences significatives dans les trois groupes en ce qui concerne l’intensité de la douleur.
Épisode initial d’herpès génital
Dans un essai à double insu, 643 adultes immunocompétents ayant un premier épisode d’herpès génital qui s’étaient présentés dans les 72 heures suivant l’apparition des symptômes ont été répartis aléatoirement pour recevoir pendant 10 jours l’un des deux traitements suivants : comprimés de valacyclovir 1 000 mg 2 fois par jour (n = 323) ou ZOVIRAX® (acyclovir) 200 mg 5 fois par jour (n = 320). Dans les deux groupes traités, le délai médian jusqu’à la guérison des lésions était de 9 jours; le délai médian jusqu’à la disparition de la douleur était de 5 jours, et le délai médian jusqu’à l’arrêt de l’excrétion virale était de 3 jours.
Épisodes récurrents d’herpès génital
Trois essais à double insu, à répartition aléatoire (dont 2 contrôlés par placebo) ont été menés auprès de patients adultes immunocompétents atteints d’herpès génital récurrent. Les patients ont amorcé eux-mêmes le traitement dans les 24 heures qui ont suivi l’apparition du premier signe ou symptôme de récurrence d’herpès génital.
Dans l’une de ces études (004), les patients adultes ont été répartis au hasard pour recevoir pendant 5 jours un traitement par les comprimés de valacyclovir à raison de 1 000 mg 2 fois par jour ou par ZOVIRAX® (acyclovir) à raison de 200 mg 5 fois par jour, ou encore un placebo. Dans une deuxième étude (028), les patients adultes ont été répartis au hasard pour recevoir, 2 fois par jour pendant 5 jours, soit des comprimés de valacyclovir à raison de 1 000 mg ou de 500 mg, ou encore un placebo.
Les comprimés de valacyclovir ont significativement accéléré la guérison des lésions et a entraîné la résolution des épisodes plus rapidement que le placebo dans les deux essais (p = 0,0001). Le délai médian de guérison des lésions a été de 4,8 jours et de 4,1 jours chez les deux groupes traités par les comprimés de valacyclovir comparativement à 6,0 jours pour les groupes ayant reçu le placebo dans les essais 004 et 028, respectivement. La durée médiane d’un épisode a été de 4,8 jours et de 4,0 jours dans les groupes traités par les comprimés de valacyclovir comparativement à 5,9 jours chez les groupes placebo dans les essais 004 et 028, respectivement (p = 0,0001). Aucune différence n’a été relevée entre les groupes recevant l’agent actif dans les deux essais.
Dans l’essai 028, la proportion de patients adultes chez qui les épisodes ont été réprimés a été significativement plus élevée dans les groupes traités par les comprimés de valacyclovir à raison de 1 000 mg (28 %) et de 500 mg (31 %) que dans le groupe ayant reçu le placebo (21 %) (p = 0,042 et p = 0,005 respectivement). Dans l’essai 004, la proportion a également été plus élevée dans le groupe recevant les comprimés de valacyclovir (25,9 %) que dans le groupe placebo (19,8 %), mais la différence n’était pas significative sur le plan statistique (p = 0,097).
La période de douleur ou de malaise dû aux lésions a été significativement plus courte chez les groupes traités par les comprimés de valacyclovir que chez les groupes recevant le placebo (p = 0,0014 pour l’essai 004 et p = 0,0001 pour l’essai 028). Dans l’essai 028, le délai médian de disparition de la douleur a été de 2,8 jours chez le groupe traité par les comprimés de valacyclovir à raison de 500 mg, comparativement à 3,9 jours pour le groupe placebo. On n’a relevé aucune différence entre les groupes recevant l’agent actif dans l’un ou l’autre essai.
Dans les essais 028 et 004, les comprimés de valacyclovir a significativement écourté la période d’excrétion virale par comparaison au placebo (p = 0,0001). Chez les patients dont au moins une des cultures avait donné un résultat positif, le délai médian d’arrêt de l’excrétion virale a été de 2 jours dans les groupes traités par les comprimés de valacyclovir comparativement à 4 jours dans les groupes placebo des deux essais. On n’a relevé aucune différence entre les groupes recevant l’agent actif dans l’un ou l’autre essai.
Dans un troisième essai, des patients adultes ont été répartis aléatoirement dans l’un des deux groupes suivants : comprimés de valacyclovir 500 mg 2 fois par jour pendant 5 jours (n = 398) ou comprimés de valacyclovir 500 mg 2 fois par jour pendant 3 jours (et le placebo correspondant 2 fois par jour pendant 2 autres jours) (n = 402). Le délai médian de guérison des lésions était d’environ 4,5 jours dans les deux groupes traités. Le délai médian de disparition de la douleur était d’environ 3 jours dans les deux groupes traités.
Suppression de l’herpès génital chez des sujets infectés par le VIH
Dans un essai à double insu, à répartition aléatoire et contrôlé par placebo, sur le traitement suppressif de l’herpès ano-génital récurrent chez des sujets infectés par le virus de l’immunodéficience humaine (VIH), un total de 293 sujets adultes sous traitement antirétroviral stable, ayant au moins 4 récurrences d’herpès ano-génital par année ont été répartis au hasard pour recevoir pendant 6 mois soit des comprimés de valacyclovir à raison de 500 mg 2 fois par jour (n = 194), soit le placebo correspondant (n = 99). La concentration médiane de l’ARN du VIH-1 avant l’étude était de 2,6 log10 copies/mL (plage : 2,6 – 5,9 log10 copies/mL) dans les deux groupes. Chez les 194 sujets qui ont reçu les comprimés de valacyclovir, le nombre médian de lymphocytes CD4 avant l’étude était de 336 cellules/mm3; 11 % avaient < 100 cellules/mm3, 16 % avaient de 100 à 199 cellules/mm3, 42 % avaient de 200 à 499 cellules/mm3, et 31 % avaient > 500 cellules/mm3. La proportion de patients qui n’ont pas présenté de récurrence à 6 mois était de 65 % dans le groupe sous comprimés de valacyclovir comparativement à 26 % dans le groupe placebo. Tout sujet qui présentait une poussée d’herpès génital recevait des comprimés de valacyclovir raison de 1 000 mg 2 fois par jour pendant 5 à 10 jours. Dix pour cent (10/99) des sujets recevant un placebo comparativement à 4 % (7/194) des sujets recevant les comprimés de valacyclovir ont signalé une poussée d’herpès buccal à HSV pendant la phase à double insu de l’étude. Le délai avant la première poussée d’herpès buccal était significativement plus court dans le groupe placebo (p < 0,001).
Réduction de la transmission de l’herpès génital
Une étude à double insu, contrôlée par placebo, visant à évaluer la transmission de l’herpès génital a été menée auprès de 1 484 couples d’adultes hétérosexuels, monogames et immunocompétents. Un seul des partenaires de chaque couple était infecté par le HSV-2. Les partenaires sources avaient 9 épisodes d’herpès génital ou moins par année. Chaque couple a été conseillé sur les pratiques sexuelles sûres et a reçu des condoms pour toute la durée de l’étude. Les partenaires sources ont été assignés au hasard au traitement par les comprimés de valacyclovir à raison de 500 mg 1 fois par jour ou à un placebo 1 fois par jour pendant 8 mois.
Dans la phase à double insu de l’étude, la transmission de l’herpès génital au partenaire exposé (mesurée par le pourcentage de partenaires exposés présentant des signes cliniques d’un premier épisode d’herpès génital) était de 2,2 % (16/741) dans le groupe placebo contre 0,5 % (4/743) dans le groupe recevant les comprimés de valacyclovir, soit une réduction de 75 %. Le pourcentage de partenaires exposés ayant contracté l’herpès génital était de 3,6 % (27/741) dans le groupe placebo contre 1,9 % (14/743) dans le groupe recevant les comprimés de valacyclovir, soit une réduction de 48 %.
Au terme de la phase à double insu (8 mois) de l’étude, 1 018 patients (499 du groupe placebo et 519 du groupe comprimés de valacyclovir) ont été admis à la phase ouverte de l’étude et ont reçu des comprimés de valacyclovir à raison de 500 mg 1 fois par jour pendant une période ne dépassant pas 12 mois. Les 519 patients qui avaient reçu les comprimés de valacyclovir dans la phase à double insu ont continué de recevoir des comprimés de valacyclovir à 500 mg 1 fois par jour, pour une durée totale maximale de traitement de 20 mois pour les phases combinées double-insu/mode ouvert. Le profil d’innocuité des comprimés de valacyclovir dans la phase ouverte (12 mois) était similaire à celui observé durant la phase à double insu de l’étude (8 mois). L’innocuité et la tolérabilité des comprimés de valacyclovir à raison de 500 mg 1 fois par jour ont été démontrées pendant une période allant jusqu’à 20 mois.
Herpès labial (feux sauvages)
Deux essais cliniques à double insu et contrôlés par placebo ont été réalisés auprès de 1 856 adultes et adolescents (> 12 ans) immunocompétents ayant déjà eu des feux sauvages. Les patients ont été répartis au hasard pour recevoir l’un ou l’autre des trois traitements suivants : 2 000 mg des comprimés de valacyclovir 2 fois par jour la première journée, puis un placebo la deuxième journée; 2 000 mg des comprimés de valacyclovir 2 fois par jour la première journée, puis 1 000 mg 2 fois par jour la deuxième journée; ou un placebo durant deux jours. Les patients instituaient eux-mêmes le traitement dès l’apparition d’un symptôme d’herpès labial (picotement, démangeaison ou sensation de brûlure). La majorité des patients ont amorcé le traitement dans les deux heures suivant le début des symptômes.
La durée moyenne de l’épisode, soit la période écoulée entre l’instauration du traitement et la journée où le médecin jugeait la lésion guérie (chute de la croûte chez les patients dont les lésions ont progressé jusqu’au stade vésiculaire, retour à l’apparence normale de la peau ou fin de tous les signes et symptômes chez les patients dont les lésions n’étaient pas de nature vésiculaire), a été plus courte de 1,1 jour (5,0 jours vs 6,1 jours) chez les sujets traités par les comprimés de valacyclovir à raison de 2 000 mg 2 fois par jour pendant une journée (n = 311) comparativement aux sujets ayant reçu le placebo (n = 292) dans la première étude et plus courte de 1,0 jour (5,3 jours vs 6,3 jours) chez les sujets traités par les comprimés de valacyclovir à raison de 2 000 mg 2 fois par jour pendant une journée (n = 298) comparativement aux sujets ayant reçu le placebo (n = 317) dans la seconde étude. Le traitement s’étendant sur 2 jours n’a pas procuré de bienfaits additionnels.
Il n’y avait pas de différence significative entre les sujets recevant les comprimés de valacyclovir ou le placebo au chapitre de la prévention de l’herpès labial au-delà du stade papuleux.
Quant aux patients dont les lésions ont progressé jusqu’au stade vésiculaire (53 % dans la première étude et 54 % dans la seconde pour le groupe traité par les comprimés de valacyclovir à raison de 2 000 mg 2 fois par jour pendant un jour, 59 % et 61 % respectivement pour le groupe placebo), le délai moyen jusqu’à la guérison des lésions (chute de la croûte) a été de 4,8 jours vs 6,1 jours dans la première étude et de 5,1 jours vs 6,4 jours dans la seconde pour le groupe comprimés de valacyclovir à raison de 2 000 mg 2 fois par jour pendant un jour (n = 164 et n = 161) comparativement au groupe placebo (n = 171 et n = 192).
Le délai moyen jusqu’à la disparition de la douleur ou du malaise a été de 2,1 jours vs 2,9 jours dans la première étude et de 2,3 jours vs 3,1 jours dans la seconde chez les patients traités par les comprimés de valacyclovir à raison de 2 000 mg 2 fois par jour pendant un jour (n = 311 et n = 298) comparativement au groupe placebo (n = 292 et n = 317).
14.2 Études de biodisponibilité comparatives
Une étude de type croisé avec permutation, à dose unique et à répartition aléatoire a été menée auprès de sujets adultes de sexe masculin, sains et à jeun, pour comparer la biodisponibilité des comprimés MYLAN-VALACYCLOVIR à 1000 mg (Mylan Pharmaceuticals ULC) à celle des comprimés PrVALTREXMD 1000 mg (GlaxoSmithKline Inc.). Les données de biodisponibilité comparative, provenant des 46 sujets inclus dans l’analyse statistique, sont présentées dans le tableau suivant :
Tableau 9 – Tableaux récapitulatifs des données comparatives sur la biodisponibilité
| Valacyclovir | ||||||||
| (1 x 1000 mg) | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport des | Confiance d’intervalle à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
ASCT (ng.h/mL) | 436,55 454,14 (29,32) | 384,70 395,68 (23,61) | 113,5 | 107,0 - 120,4 | ||||
ASCI (ng.h/mL) | 443,32 460,71 (28,93) | 391,00 401,835 (23,30) | 113,4 | 107,0 - 120,2 | ||||
CMAX (ng/mL) | 246,69 261,73 (36,40) | 204,55 214,98 (31,75) | 120,6 | 109,0 - 133,5 | ||||
TMAX3 (h) | 1,20 (59,92) | 1,51 (38,99) | ||||||
T½3 (h) | 0,62 (28,83) | 0,55 (25.19) | ||||||
1 MYLAN-VALACYCLOVIR [valacyclovir (sous forme de chlorhydrate de valacyclovir)] comprimés, 1000 mg (Mylan Pharmaceuticals ULC)
2 VALTREX® [valacyclovir (sous forme de chlorhydrate de valacyclovir)] comprimés, 1000 mg (GlaxoSmithKline Inc.) 3 Exprimée uniquement en tant que moyenne arithmétique (% CV)
15 Microbiologie
Le rapport quantitatif entre la sensibilité in vitro des virus herpétiques vis-à-vis des antiviraux et la réponse clinique au traitement n’a pas été établi chez l’humain. Les tests de sensibilité virale n’ont pas été standardisés. Les résultats des tests de sensibilité, exprimés par la concentration de médicament nécessaire à l’inhibition de 50 % de la croissance des virus en milieu de culture cellulaire (CI50), varient considérablement selon le dosage utilisé, le type de cellule employé et le laboratoire effectuant le test. À l’aide du dosage par réduction des plages, la CI50 pour l’acyclovir contre le VVZ va de 0,12 à 4,0 mcg/mL. L’acyclovir démontre également une activité contre la souche Oka du VVZ du vaccin contre la varicelle avec une CI50 moyenne de 1,35 mcg/mL. La CI50 de l’acyclovir sur les isolats d’herpès varie de 0,02 à 13,5 mcg/mL pour le HSV-1 et de 0,01 à 9,9 mcg/mL pour le HSV-2.
Résistance
La résistance du VVZ aux analogues de nucléosides antiviraux peut résulter d’altérations qualitatives ou quantitatives de la TK ou de l’ADN-polymérase virale. Des isolats cliniques de VVZ à sensibilité réduite à l’acyclovir ont été rarement récupérés chez les patients atteints du sida. Dans ces cas, c’est le phénotype TK déficient qui en a été surtout responsable.
La résistance du HSV aux analogues de nucléosides antiviraux se produit par les mêmes mécanismes que ceux de la résistance du VVZ aux mêmes produits. Bien que la majorité des mutants résistants à l’acyclovir isolés à ce jour de patients immunodéprimés se présentent sous forme de mutants déficients en TK, d’autres mutants ont aussi été isolés mettant en cause le gène de la TK virale (TK partielle ou TK altérée) et l’ADN-polymérase. Les mutants TK-négatifs peuvent causer une maladie sévère chez les patients immunodéprimés. On doit considérer la possibilité de résistance virale au valacyclovir (et donc à l’acyclovir) chez les patients présentant une faible réponse clinique au traitement.
16 Toxicologie non clinique
Toxicologie générale :
Toxicité aiguë
La toxicité aiguë du chlorhydrate de valacyclovir est faible. Des doses orales uniques sont létales à approximativement > 2 000 mg/kg pour la souris mâle, entre 1 000 et 2 000 mg/kg pour la souris femelle et à > 5 000 mg/kg pour les rats mâles et femelles. La mort survenait toujours dans les trois jours suivant l’administration de la dose. Comme prévu, lors des études sur la toxicité aiguë, l’organe cible était le rein. Le chlorhydrate de valacyclovir testé a entraîné une néphropathie obstructive due à la précipitation des cristaux d’acyclovir dans les tubules rénaux.
Toxicité à long terme
Des rats mâles et femelles ont reçu une dose unique quotidienne de 50, 150 et 300 mg/kg de chlorhydrate de valacyclovir pendant 97 jours. On a observé, chez le rat recevant 150 et 300 mg/kg/jour, une néphropathie obstructive, caractérisée par un accroissement des valeurs de l’azote uréique et de la créatinine, par la dilatation des tubules rénaux, par des débris cellulaires et des cylindres dans les canaux collecteurs rénaux, par des accumulations d’un mélange de cellules inflammatoires dans l’interstitium et par la présence de cristaux d’acyclovir précipité. On a observé en outre une diminution réversible des valeurs érythrocytaires, de l’hématocrite et de l’hémoglobine à des doses de 150 mg/kg/jour (minimes et irrégulières) et de 300 mg/kg/jour. Une involution thymique réversible et une atrophie minime et irrégulière des testicules ont été limitées à des mâles recevant de fortes doses et dont l’atteinte rénale était sévère et non entièrement réversible. Aucun effet toxique n’a été observé avec des doses de 50 mg/kg/jour de chlorhydrate de valacyclovir.
Des singes ayant reçu des doses orales de chlorhydrate de valacyclovir pendant trois mois ont également accusé une néphropathie obstructive. Des singes cynomolgus, mâles et femelles, ont reçu des doses de 200, 400 et 600 mg/kg/jour. La dose quotidienne a été divisée en deux prises égales à six heures d’intervalle. Une néphropathie obstructive réversible a été observée aux doses de 400 et 600 mg/kg/jour. L’absence d’effet se situe à 200 mg/kg/jour.
Aucun signe additionnel de toxicité ne s’est produit chez le rat et le singe ayant reçu chaque jour une dose orale de chlorhydrate de valacyclovir pendant un an. Bien que les rats recevant de fortes doses (120 mg/kg/jour) aient manifesté une néphropathie obstructive, aucune des doses de chlorhydrate de valacyclovir données à des singes (125, 250 et 500 mg/kg/jour) n’a entraîné de toxicité.
Génotoxicité : Cinq études sur la mutagénicité ont été effectuées à l’aide du chlorhydrate de valacyclovir. Un essai d’Ames comprenant la préincubation a été négatif à des concentrations atteignant 10 000 mcg/plaque (concentration la plus élevée testée) avec et sans activation métabolique. Une étude cytogénétique in vitro sur des lymphocytes humains cultivés a été négative à la dose de 500 mcg/mL, sans activation métabolique, et à la dose de 1 000 mcg/mL avec activation métabolique. Une épreuve effectuée sur des cellules de lymphomes de souris s’est révélée négative selon des doses de 5 000 mcg/mL sans activation métabolique et de 300 mcg/mL avec activation métabolique. Une faible mutagénicité, en rapport avec celle constatée précédemment en testant l’acyclovir lui-même, s’est produite à la dose de 1 000 mcg/mL de chlorhydrate de valacyclovir avec activation métabolique où l’on estimait que la concentration d’acyclovir était en moyenne de 400 mcg/mL pendant quatre heures d’exposition. Il n’y a pas eu d’effets mutagènes à des doses uniques atteignant et comprenant 250 mg/kg (dose néphrotoxique) dans un test du micronoyau chez la souris. La faible mutagénicité qui a été observée à des doses de 500 mg/kg dans cet essai s’explique entièrement par la Cmax de l’acyclovir de 250 mcg/mL pour les mâles et de 128 mcg/mL pour les femelles, car l’exposition à ces doses produisait une altération chromosomique lorsque l’acyclovir lui-même était testé. Ces expositions peuvent également avoir produit des effets toxiques prévus sur la moelle osseuse dans la mesure où s’est manifestée une diminution du nombre des érythrocytes polychromatiques dans la circulation périphérique. Une étude cytogénétique sur le rat a donné des résultats négatifs à toutes les doses, y compris la plus forte dose testée (3 000 mg/kg).
Cancérogénicité : Les essais biologiques sur le potentiel cancérigène ont été effectués chez la souris ayant reçu 40, 80 et 120 mg/kg/jour et chez le rat ayant reçu 50, 75 et 100 mg/kg/jour de chlorhydrate de valacyclovir par gavage. Les fortes doses étaient les doses maximales tolérées et, comme prévu, ont entraîné une néphropathie obstructive. Les deux essais biologiques étaient négatifs en ce qui concerne le potentiel oncogène et cancérigène. Les doses étaient administrées pendant 20 mois chez la souris femelle, 18 mois chez la souris mâle, 23 mois chez la rate et 24 mois chez le rat. À l’exception des effets prévus sur le rein, il n’y a pas eu de signe de toxicité chronique.
Toxicité pour la reproduction et le développement : Lors des études toxicologiques sur la reproduction, le chlorhydrate de valacyclovir a entraîné, comme prévu, une néphropathie obstructive chez le rat et le lapin. Il n’y a pas eu d’effets tératogènes chez ces deux espèces. L’embryotoxicité chez le rat consistait en la perte du fœtus après l’implantation, en une diminution de la taille et du poids du fœtus et en une augmentation de la fréquence de modifications mineures du squelette à la forte dose. Des taux plasmatiques maternels d’environ 50 mcg/mL d’acyclovir ont été obtenus. Cette concentration d’acyclovir est intermédiaire entre celle qui est associée à une augmentation de la fréquence des modifications du squelette (mais sans létalité embryonnaire) lors d’études précédentes portant sur l’acyclovir et celle de 100 mcg/mL qui a entraîné des malformations fœtales manifestes chez le rat. Les taux plasmatiques d’acyclovir de 50 mcg/mL sont approximativement 10 fois ceux obtenus chez les humains recevant la dose orale recommandée de valacyclovir pour traiter le zona (1 000 mg trois fois par jour).
L’administration de fortes doses parentérales d’acyclovir a entraîné une atrophie testiculaire et une aspermatogenèse chez les rats et les chiens.
17 Monographies de référence
- 1.
VALTREX® comprimés, 500 mg et 1000 mg, numéro de contrôle de la présentation 302417,
Monographie de produit, GlaxoSmithKline Inc. (2026-03-13)