


Monographie de produit - Sitavig
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique et teneur | Ingrédients non médicinaux d’importance clinique |
| Buccale | Comprimé buccal mucoadhésif 50 mg | Aucun Pour obtenir la liste complète des ingrédients, vor Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
SITAVIGMC (comprimés buccaux mucoadhésifs d’acyclovir) est indiqué dans le traitement de l’herpès labial récurrent (feux sauvages) chez les adultes immunocompétents.
Personnes âgées (≥ 65 ans)
Les études cliniques sur SITAVIGMC ne comprenaient pas suffisamment de sujets âgés de 65 ans ou plus pour permettre de déterminer si ces sujets répondent différemment au produit par rapport aux sujets plus jeunes.
Enfants et adolescents (< 18 ans)
L’innocuité et l’efficacité de SITAVIGMC chez les enfants et les adolescents n’ont pas été établies.
CONTRE-INDICATIONS
- Patients présentant une hypersensibilité connue (p. ex. anaphylaxie) à l’acyclovir, au concentré de protéines du lait ou à tout autre composant du produit.
- Pour obtenir la liste complète des ingrédients, voir la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
SITAVIGMC est un traitement à dose unique de l’herpès labial récurrent. Le traitement doit être instauré dès l’apparition des symptômes prodromiques, et avant l’apparition de tout signe de lésion d’herpès labial. SITAVIGMC doit être utilisé sur la gencive supérieure (fosse canine), pour le traitement de l’herpès labial récurrent (feux sauvages) apparaissant sur les lèvres et autour de la bouche.
Populations particulières
Grossesse : SITAVIGMC ne devrait être utilisé pendant la grossesse que si les avantages potentiels l’emportent sur les risques pour le fœtus. Aucune étude n’a été menée avec SITAVIGMC chez la femme enceinte. L’exposition générale à l’acyclovir après administration buccale de SITAVIGMC est minimale.
Aucune étude adéquate et bien contrôlée portant sur l’acyclovir administré par voie générale n’a été menée chez des femmes enceintes.
Aucune étude sur la reproduction animale n’a été menée avec SITAVIGMC. L’acyclovir n’était pas tératogène chez la souris, le lapin ou le rat lorsque l’exposition à cette substance excédait nettement celle obtenue chez l’humain.
Allaitement : SITAVIGMC n’a pas été administré à des femmes qui allaitent. Il faut faire preuve de prudence lorsqu’on administre SITAVIGMC à des femmes qui allaitent.
On ne sait pas si l’acyclovir, lorsqu’il est administré par voie topique, est excrété dans le lait maternel. L’exposition générale après administration buccale est minime.
Après l’administration orale (par voie générale) d’acyclovir, on a confirmé la présence d’acyclovir dans le lait maternel chez deux femmes à des concentrations allant de 0,6 à 4,1 fois les taux plasmatiques correspondants. Ces concentrations entraîneraient une exposition potentielle du nourrisson à une dose d’acyclovir pouvant atteindre 0,3 mg/kg/jour.
Personnes âgées (≥ 65 ans) : Les études cliniques sur SITAVIGMC ne comprenaient pas suffisamment de sujets âgés de 65 ans ou plus pour permettre de déterminer si ces sujets répondent différemment au produit par rapport aux sujets plus jeunes.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de SITAVIGMC chez les enfants et les adolescents n’ont pas été établies.
Patients immunocompromis : L’innocuité de SITAVIGMC n’a pas été étudiée chez des sujets immunocompromis.
EFFETS INDÉSIRABLES
Aperçu
L’innocuité de SITAVIGMC a été évaluée dans un essai clinique de phase III où on a examiné l’exposition à SITAVIGMC chez 378 patients adultes atteints d’herpès labial récurrent.
Les effets indésirables qui se sont manifestés chez ≥ 1 % des patients incluaient des céphalées et de la douleur au point d’application. On n’a relevé aucun cas d’abandon du traitement par SITAVIGMC en raison d’effets indésirables. La majorité des effets indésirables liés au traitement étaient d’intensité légère ou modérée. Aucun effet indésirable grave n’a été signalé.
Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables associés à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Un essai contrôlé par placebo, à double insu et avec répartition aléatoire a été mené chez des patients atteints d’herpès labial récurrent (feux sauvages) qui avaient présenté au moins 4 épisodes d’herpès labial au cours de l’année précédente. Dans cet essai, 378 sujets infectés par le virus de l’herpès simplex (VHS) ont utilisé SITAVIGMC en dose unique, et 397 sujets ont utilisé un placebo. L’incidence des effets indésirables était similaire dans les deux groupes.
Le tableau 1 présente les effets indésirables qui ont été signalés chez ≥ 1 % des patients traités par SITAVIGMC.
Tableau 1 – Effets indésirables signalés chez ≥ 1 % des patients dans un essai de phase III
| Manifestation | SITAVIGMC n = 378 (%) | Placebo n = 397 (%) |
|---|---|---|
| Troubles du système nerveux | ||
| Céphalées | 4 (1,1) | 9 (2,3) |
| Troubles généraux et affections au point d’administration | ||
| Douleur au point d’administration | 4 (1,1) | 4 (1,0) |
Effets indésirables observés moins souvent dans les essais cliniques (< 1 %)
Troubles des systèmes sanguin et lymphatique : Lymphadénopathie, thrombocytopénie.
Troubles de l’oreille et du labyrinthe : Vertige.
Troubles gastro-intestinaux : Douleur abdominale haute, stomatite aphteuse, diarrhée, bouche sèche, reflux gastro-œsophagien pathologique, douleur gingivale, lèvres sèches, enflure des lèvres, ulcération buccale, nausées, douleur à la bouche, malaise gastrique, stomatite, vomissements.
Troubles généraux et affections au point d’administration : Malaise au point d’application, érythème au point d’application, irritation au point d’application, paresthésie au point d’application, maladie de type grippal, érosion des muqueuses.
Infections et infestations : Herpès buccal.
Épreuves de laboratoire : Taux accru d’alanine aminotransférase, taux accru d’aspartate aminotransférase, taux accru de créatine dans le sang, hausse de la créatininémie, taux accru de gamma-glutamyltransférase, hausse de la concentration cellulaire moyenne en hémoglobine.
Troubles musculosquelettiques et du tissu conjonctif : Myalgie.
Troubles du système nerveux : Étourdissements, léthargie.
Troubles de la peau et du tissu sous-cutané : Érythème, éruptions cutanées causées par la chaleur, prurit, éruption cutanée, éruption érythémateuse.
Troubles vasculaires : Épistaxis, bouffées de chaleur.
Effets indésirables signalés après la commercialisation du produit
En plus des effets indésirables notés dans les essais cliniques, les effets suivants, signalés après la commercialisation du produit, sont inclus en raison de leur gravité, de la fréquence de survenue, du lien de causalité potentiel avec SITAVIGMC ou d’une combinaison de ces facteurs. Ces effets ont été signalés spontanément au sein d’une population de taille incertaine; il n’est donc pas possible d’en estimer l’incidence.
Réactions allergiques : Enflure de la langue et des lèvres, glossite et chéilite.
Système nerveux central : Cauchemars, agitation et insomnie.
Autres : Mauvaise voie d’administration.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude n’a été menée sur les interactions médicamenteuses avec SITAVIGMC. L’acyclovir est principalement éliminé intact dans l’urine par sécrétion tubulaire active. Les médicaments administrés en concomitance qui entrent en compétition au niveau de la sécrétion tubulaire pourraient faire hausser les concentrations plasmatiques d’acyclovir. En raison toutefois de la faible dose et de l’absorption générale minimale de SITAVIGMC, il est peu probable que des interactions médicamenteuses générales se produisent.
Interactions médicament-aliment
Aucune étude formelle sur l’effet des aliments n’a été menée avec SITAVIGMC; néanmoins, dans les études cliniques, les patients étaient autorisés à manger et à boire pendant l’emploi de SITAVIGMC.
Interactions médicament-épreuve de laboratoire
Les interactions entre SITAVIGMC et les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
SITAVIGMC est un traitement à dose unique de l’herpès labial récurrent. Le traitement doit être entrepris dès l’apparition des symptômes prodromiques et avant l’apparition des signes de lésion d’herpès labial.
En outre, il convient de noter ce qui suit :
- Le comprimé SITAVIGMC ne doit pas être écrasé, mâché, sucé ou avalé.
- On peut consommer des aliments et des boissons comme à la normale pendant que le comprimé SITAVIGMC est en place.
- Il faut prendre garde d’éviter toute situation pouvant nuire à l’adhérence du comprimé comme mâcher de la gomme, toucher le comprimé ou appuyer sur celui-ci après son application, porter des prothèses dentaires sur la mâchoire supérieure et se brosser les dents. S’il est nécessaire de se nettoyer la bouche après l’application du comprimé, se rincer la bouche doucement.
- Boire beaucoup de liquides en cas de sécheresse de la bouche.
Posologie recommandée et ajustement posologique
Un comprimé SITAVIGMC doit être appliqué comme dose unique sur la gencive supérieure (dans la fosse canine). Une fois appliqué, le comprimé doit rester en place jusqu’à sa dissolution.
Administration
Le comprimé SITAVIGMC doit être appliqué avec un doigt sec immédiatement après avoir été retiré de la plaquette alvéolée. Le côté arrondi du comprimé doit être placé sur la gencive supérieure, juste au-dessus de l’incisive (dans la fosse canine) et tenu en place à l’aide d’une légère pression sur la lèvre pendant 30 secondes pour assurer son adhérence. Pour plus de confort, le côté arrondi du comprimé doit être accolé sur la gencive, le côté plat se trouvant face à l’intérieur de la lèvre.
- Si le comprimé SITAVIGMC n’adhère pas ou tombe dans les 6 premières heures après son application, le même comprimé doit être remis en place sans tarder. Si le comprimé ne peut être remis en place, utiliser un nouveau comprimé.
- Si le comprimé SITAVIGMC est avalé dans les 6 premières heures après son application, le patient doit boire un verre d’eau et appliquer un nouveau comprimé.
- Il n’est pas nécessaire de réappliquer un comprimé SITAVIGMC qui tombe ou est avalé plus de 6 heures après l’application.
SURDOSAGE
L’absorption de l’acyclovir et l’exposition générale à cette molécule après l’application de SITAVIGMC sont minimales. Une surdose est donc peu probable de survenir.
Des soins de soutien en fonction des symptômes constituent la base de la prise en charge de toute surdose.
| Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région. |
|---|
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’acyclovir, médicament antiviral, est un nucléoside purique de synthèse doté d’une activité inhibitrice contre le virus de l’herpès simplex de type I (VHS-1) et de type 2 (VHS-2). L’acyclovir subit une phosphorylation intracellulaire par la thymidine kinase (TK) du VHS qui le transforme en acyclovir monophosphate, un analogue nucléotidique. La forme monophosphatée est ensuite convertie en sa forme diphosphatée par la guanylate kinase cellulaire et en sa forme triphosphatée par un certain nombre d’enzymes cellulaires. Dans une réaction biochimique, l’acyclovir triphosphate inhibe la réplication de l’ADN du virus de l’herpès en entrant en compétition avec les nucléotides au niveau des sites de liaison avec l’ADN polymérase virale et par incorporation dans la chaîne d’ADN viral en expansion et l’arrêt de la croissance de l’ADN viral. La thymidine kinase des cellules normales et non infectées n’utilise pas l’acyclovir de façon efficace comme substrat, et la toxicité pour les cellules hôtes de mammifères est donc faible.
Pharmacocinétique
Tableau 2 – Résumé des paramètres pharmacocinétiques de l’acyclovir en comprimés buccaux dans la salive après application d’un seul comprimé SITAVIGMC à 50 mg à des volontaires sains (N = 12)
Dose unique Moyenne ± E-T | (Min – Max) | |
| Cmax (ng/mL) | 440 ± 241 | (149 – 959) |
| Tmax (h) | 7,95 ± 4,08 | (3,07 – 18,05) |
| ASC0-24h (h•ng/mL) | 2900 ± 2400 | (849 – 9450) |
Absorption : SITAVIGMC est appliqué sur la gencive (voie topique) et libère de l’acyclovir à mesure que le comprimé buccal se dissout. Comme le montre le tableau 2, l’application d’une dose unique de SITAVIGMC contenant 50 mg d’acyclovir sur la muqueuse buccale chez 12 volontaires sains a produit des concentrations salivaires maximales moyennes de 440 μg/mL 8 heures après l’application du comprimé. Une application locale unique de SITAVIGMC a produit rapidement (< 30 min) des concentrations élevées (≥ CI50) et soutenues (≥ 24 heures) d’acyclovir dans la salive et aussi dans la muqueuse labiale, site de réplication du VHS-1.
Dans la phase 3, les taux d’acyclovir dans la salive ont été mesurés dans les 24 heures suivant l’application de SITAVIGMC à 56 patients atteints d’herpès labial récurrent (valeur moyenne de 88,1 microgrammes par mL) et se situaient dans l’intervalle observé dans l’étude de pharmacocinétique chez des volontaires sains.
Chez des volontaires sains, la durée médiane de l’adhérence du comprimé dans la bouche était de 14 heures après l’application d’un seul comprimé de SITAVIGMC à 50 mg.
Distribution : Les concentrations plasmatiques d’acyclovir ont été mesurées chez 12 volontaires sains après application d’une dose unique de SITAVIGMC à 50 mg en comprimé buccal. Les concentrations d’acyclovir sont apparues après un certain délai (elles étaient toujours indécelables après 5 heures) et se situaient en dessous des concentrations requises pour l’activité antivirale (écart : 17,5 à 55,3 ng/mL).
Métabolisme : L’acyclovir est métabolisé en 9-[(carboxyméthoxy)méthyl]guanine (CMMG) et en 8-hydroxyacyclovir (8-OH-ACV) par oxydation et hydroxylation.
Excrétion : L’acyclovir est principalement excrété intact par les reins.
CONSERVATION ET STABILITÉ
SITAVIGMC doit être conservé entre 20 et 25 °C. Craint l’humidité. La durée de conversation des comprimés est de 36 mois.
Garder hors de la portée des enfants.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
SITAVIGMC contient 50 mg d’acyclovir et les ingrédients inactifs suivants : dioxyde de silicium colloïdal, hypromellose, stéarate de magnésium, cellulose microcristalline, concentré de protéines du lait, povidone, laurylsulfate de sodium.
SITAVIGMC est offert sous forme de comprimé rond blanchâtre à jaune pâle, avec un côté arrondi et un côté plat avec l’inscription « AL21 » gravée en creux. Les comprimés SITAVIGMC sont présentés dans des boîtes contenant 2 plaquettes alvéolées, chacune contenant 1 comprimé.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : acyclovir
Nom chimique : 6H-purine-6-one, 2-amino-1,9-dihydro-9-[(2-hydroxyéthoxy)méthyl]- 9-[(2-hydroxyéthoxy)méthyl]guanine
Formule moléculaire et masse moléculaire : C8H11N5O3, 225,2 g/mol
Formule développée :
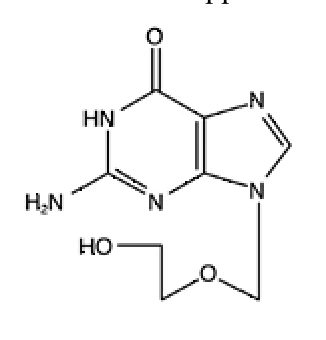
Propriétés physicochimiques : L’acyclovir est une poudre cristalline blanche ou blanchâtre. Il est très soluble dans le diméthylsulfoxyde, légèrement soluble dans le diméthylformamide, et très peu soluble dans le méthanol et l’eau.
ESSAIS CLINIQUES
L’efficacité et l’innocuité de SITAVIGMC (comprimés buccaux mucoadhésifs d’acyclovir) ont été évaluées lors d’un essai multicentrique contrôlé par placebo, initié par les patients et mené à double insu après répartition aléatoire. Des patients atteints d’herpès labial récurrent (feux sauvages) ont reçu soit SITAVIGMC administré en dose unique (n = 378), soit un placebo (n = 397). Tous les patients avaient eu au moins 4 épisodes d’herpès au cours de l’année précédente, et 68,4 % en avaient eu au moins 5. La durée moyenne des épisodes antérieurs d’herpès était de 8,6 jours (± 3,1) dans le groupe sous SITAVIGMC et de 8,3 jours (± 3,0) dans le groupe sous placebo.
Les patients ont reçu la directive d’amorcer le traitement dans l’heure suivant l’apparition des symptômes prodromiques et avant l’apparition de tout signe de lésion d’herpès labial en appliquant le comprimé sur la muqueuse buccale dans la fosse canine. Si le comprimé se décollait dans les 6 premières heures après son application, les sujets devaient appliquer de nouveau un comprimé.
Le tableau 3 résume les données démographiques sur les patients participant à l’essai clinique sur l’herpès labial récurrent.
Aspects démographiques et méthodologie de l’essai
Tableau 3 – Résumé des données démographiques sur les patients d’un essai clinique portant sur l’herpès labial récurrent
| Étude | Méthodologie | Posologie, voie d’administration et durée | Sujets de l’étude –Population en ITT (n = 771) | Âge moyen (écart) | Sexe H/F |
| Étude BA2005/21/02 | Multicentrique, multinationale, avec répartition aléatoire, à double insu | SITAVIGMC à 50 mg Placebo Comprimé mucoadhésif unique appliqué sur la gencive | 376 395 | 40 (18 – 80) 42 (18 – 73) | 118/258 124/271 |
Résultats de l’étude
Les durées moyenne et médiane des épisodes d’herpès labial récurrent (population en ITT, n = 771) étaient d’environ une demi-journée plus courtes chez les patients traités par SITAVIGMC comparativement aux patients ayant reçu le placebo.
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique/Pharmacodynamique
Une étude à centre unique, avec répartition aléatoire et permutation, évaluant la pharmacocinétique et la pharmacodynamique de SITAVIGMC a été menée auprès de 12 sujets en santé afin de comparer les paramètres de pharmacocinétique et la tolérabilité d’une dose unique de SITAVIGMC dans le plasma, la salive et la muqueuse labiale et d’un seul comprimé à 200 mg par voie orale (générale) d’acyclovir. SITAVIGMC était appliqué le matin sur la gencive supérieure en dose unique. L’agent de comparaison, l’acyclovir en comprimé de 200 mg par voie orale, était administré une seule fois, le matin.
Les concentrations d’acyclovir présentes dans la salive, les muqueuses et le plasma, la durée de l’adhérence de SITAVIGMC, la tolérabilité locale et générale ont été évaluées.
Une application unique locale de SITAVIGMC a produit rapidement (< 30 min) des concentrations élevées (≥ CI50) et soutenues (≥ 24 heures) d’acyclovir dans la salive et la muqueuse labiale, bien au-dessus de la CI50 (22,5 ng/mL) et de celles obtenues après une administration unique d’un comprimé d’acyclovir à 200 mg (11 700-fois plus élevées dans la salive et au moins 4 fois plus élevées dans la muqueuse labiale). En revanche, les concentrations plasmatiques étaient plus faibles que celles observées avec le comprimé par voie orale d’acyclovir à 200 mg, la biodisponibilité relative corrigée en fonction de la dose étant de 49 % avec SITAVIGMC.
La détection de concentrations très élevées d’acyclovir dans la salive et la muqueuse labiale persistant plusieurs heures après le retrait de SITAVIGMC ou sa dissolution complète, et les concentrations plus élevées d’acyclovir dans la muqueuse labiale que dans la salive appuient l’hypothèse du stockage de l’acyclovir dans la muqueuse.
SITAVIGMC produit des concentrations plasmatiques faibles (en deçà de la CI50) et des concentrations élevées (supérieures à la CI50) dans la salive et la muqueuse labiale. Des concentrations d’acyclovir élevées et soutenues, obtenues rapidement, au siège de la réplication du VHS-1 favorisent une inhibition de plus longue durée du virus et contournent la très courte demi-vie intracellulaire de l’acyclovir triphosphate.
MICROBIOLOGIE
Activité antivirale
La corrélation quantitative entre la sensibilité en culture cellulaire des virus herpétiques aux antiviraux et la réponse clinique au traitement n’a pas été établie chez les humains, et les tests de sensibilité du virus n’ont pas été standardisés. Les résultats des tests de sensibilité, exprimés sous forme de concentration de médicament requise pour inhiber 50 % de la croissance du virus dans les cultures cellulaires (CE50), varient grandement en fonction d’un certain nombre de facteurs. Obtenue à l’aide de la méthode de réduction des plaques avec cellules Véro, la valeur médiane de la CE50 de l’acyclovir contre des isolats cliniques du virus de l’herpès (sujets recevant un placebo) était de 1,3 µM (écart : < 0,56 à 3,3 µM).
Résistance au médicament
La résistance du VHS à l’acyclovir peut être le résultat de changements qualitatifs et quantitatifs touchant la TK et/ou l’ADN polymérase virales. Des isolats cliniques du VHS dotés d’une sensibilité réduite à l’acyclovir ont été récupérés de sujets immunocompromis, en particulier ceux atteints d’une infection par le VIH de stade avancé. Même si la majorité des isolats avec mutation entraînant une résistance à l’acyclovir tirés des sujets immunocompromis ont jusqu’à présent été observés comme étant déficients en TK, d’autres isolats avec mutation concernant le gène viral de la TK (TK partielle et TK altérée) ou l’ADN polymérase ont été repérés. Des virus mutants négatifs pour la TK peuvent causer une maladie grave chez les nourrissons et les adultes immunocompromis.
La possibilité d’une résistance virale à l’acyclovir devrait être considérée chez les sujets immunocompromis qui présentent une piètre réponse clinique pendant le traitement.
TOXICOLOGIE
Études sur la toxicité aiguë
Des doses uniques d’acyclovir ont été administrées par voie intraveineuse, orale et intrapéritonéale à des rats, et aucun décès n’a été observé au volume posologique pratique maximal. La dose létale médiane (DL50) par voie orale de l’acyclovir chez le rat était supérieure à 20 000 mg/kg. La DL50 par voie intraveineuse était supérieure à 600 mg/kg, et les valeurs de la DL50 par voie intrapéritonéale chez les rats mâles et femelles étaient de 1 305 et 1 210 mg/kg, respectivement.
Des souris ont également été traitées par des doses uniques d’acyclovir administrées par voie intraveineuse, orale et intrapéritonéale, et aucun décès n’a été observé au volume posologique pratique maximal. La DL50 par voie orale de l’acyclovir était supérieure à 10 000 mg/kg. La DL50 par voie intraveineuse était de 405 mg/kg chez les souris mâles et elle était supérieure à 600 mg/kg chez les rats mâles; les valeurs de la DL50 par voie intrapéritonéale chez les rats mâles et femelles étaient de 1 454 et 999 mg/kg, respectivement.
Études sur la toxicité de doses répétées
L’acyclovir a fait l’objet d’études sur la toxicité de doses répétées chez des souris (administration orale pendant un mois), chez des rats (administration intraveineuse pendant 21 jours) et chez des chiens Beagle (administration par voie intraveineuse pendant 1 mois et par voie orale pendant 12 mois).
Chez la souris, on n’a observé aucun décès, et le gain de poids corporel et la consommation d’aliments étaient comparables chez les animaux témoins et les souris traitées. Aucun signe d’accumulation plasmatique d’acyclovir n’était apparent.
Les changements liés au traitement chez le rat se limitaient aux reins et sont survenus à des doses de 20 mg/kg/jour et plus. Ces changements incluaient des hausses de la consommation d’eau, du volume urinaire, de l’azote uréique sanguin et du poids absolu et relatif des reins. Les lésions rénales observées étaient réversibles et les paramètres altérés sont revenus à la normale après une période de rétablissement de 15 jours après la dernière dose. Il a été déterminé que la dose sans effet nocif observé (DSENO) était de 10 mg/kg/jour chez le rat.
Dans les études sur l’administration intraveineuse chez le chien, un effet toxique important a été noté aux doses de 200 mg/kg/jour (tous les chiens étaient décédés au jour 8) et de 100 mg/kg/jour (5 chiens sur 8 sont décédés entre les jours 21 et 31). La consommation d’eau et le volume urinaire ont augmenté de façon générale chez les chiens traités à des doses de 40 mg/kg/jour ou plus. La hausse du volume urinaire était en partie responsable de la déshydratation manifeste sur le plan clinique, et pointait vers une lésion rénale (capacité réduite de concentration de l’urine). Des altérations microscopiques n’ont été observées que chez les chiens recevant 50 mg/kg/jour.
L’évaluation des taux plasmatiques chez les chiens ayant reçu 100 et 200 mg/kg/jour a révélé des taux très élevés, situés entre 45 et 254 μg/mL (200 à 1127 μM), alors que les chiens qui avaient reçu la dose de 50 mg/kg/jour présentaient des taux plasmatiques se situant entre 22,5 et 45 μg/mL (100 à 200 μM). Tous les chiens traités par une dose de 50 mg/kg/jour ont survécu, et les signes cliniques de toxicité étaient limités. Les chiens ayant reçu la dose de 40 mg/kg/jour présentaient une légère hausse de la quantité d’eau ingérée et ont produit un volume accru d’urine de poids spécifique et d’osmolarité réduits. On n’a observé aucun signe de toxicité chez les chiens traités par 20 mg/kg/jour.
Dans des études sur l’administration orale à des chiens, la dose a été ramenée à 30 et à 60 mg/kg/jour trois fois par jour après le jour 15, en raison d’une toxicité gastro-intestinale aiguë aux doses de 45 et de 150 mg/kg/jour. Aucun effet toxique n’a été observé aux doses modifiées pendant le reste de l’étude. L’acyclovir administré à des doses allant jusqu’à 60 mg/kg/jour a été bien toléré par les chiens Beagle. Des signes de sensibilité au toucher sur les coussins charnus des pattes et de cassure et décollement des griffes ont été observés dans les groupes recevant les doses de 45 et de 150 mg/kg/jour.
Tolérance locale
L’effet de tolérance locale de SITAVIGMC chez les hamsters a été évalué à l’aide de la technique des bajoues. Sept jours après application de SITAVIGMC dans la bajoue du hamster, on n’a noté aucun effet significatif. La dose utilisée dans cette étude de tolérance était la dose correspondant chez l’humain à une dose unique de 500 mg/kg de SITAVIGMC chez le hamster.
Pouvoir cancérogène
On a étudié le pouvoir cancérogène de l’acyclovir dans des essais biologiques chez des rats et des souris traités une fois par jour avec des doses de 0, 50, 150 et 450 mg/kg administrées par gavage pendant toute leur vie. On a observé chez tous les rats et toutes les souris l’apparition de changements dans la condition physique, le poids corporel et la consommation d’aliments, et l’apparition d’une toxicose ou le décès. Tous les animaux décédés ont subi une nécropsie. L’étude a été considérée comme étant terminée lorsque la mortalité avait décimé un groupe au point qu’il ne restait que 20 % des animaux du même sexe qui étaient présents au début de l’étude. L’étude a donc été arrêtée après 110 semaines chez les rats mâles et 122 semaines chez les rats femelles, 126 semaines chez les souris mâles et 111 semaines chez les souris femelles.
Chez les rats, aucune altération liée au traitement dans le poids corporel ou la consommation d’aliments n’a été observée. L’examen ophtalmoscopique n’a révélé aucun effet indésirable lié à l’administration d’acyclovir sur une longue période. On a évalué l’effet de l’acyclovir sur la survie; l’examen a révélé que l’acyclovir n’augmente ni ne réduit la survie des rats. L’effet du traitement sur les incidences globales de tumeurs bénignes, malignes et totales n’a fait ressortir aucune différence significative entre le groupe témoin et les groupes traités. Aucun rat n’a présenté de tumeur inhabituelle, et les rats traités, peu importe la dose, ne présentaient pas plus de tumeurs bénignes ou malignes que les rats du groupe témoin. L’acyclovir n’était pas cancérogène selon ces études chez le rat.
Chez la souris mâle, l’acyclovir n’a ni augmenté ni réduit la survie. Cela dit, dans les groupes recevant 150 mg/kg et 450 mg/kg, les souris femelles ont survécu significativement plus longtemps que les souris femelles du groupe témoin. L’effet du traitement sur les incidences globales des tumeurs bénignes, malignes et totales n’a pas révélé de différence significative entre le groupe témoin et les groupes traités. Aucune souris n’a présenté de tumeur inhabituelle, et le traitement de longue durée par l’acyclovir n’a pas produit de lésions non tumorales ni altéré l’incidence ou la gravité des processus pathologiques spontanés courants chez la souris. L’acyclovir n’était pas cancérogène selon ces études chez la souris.
Reproduction
Aucune étude sur la reproduction animale n’a été menée avec SITAVIGMC. L’acyclovir n’était pas tératogène chez le rat, le lapin et la souris à des expositions excédant largement l’exposition chez l’humain.
On a administré à des rats et des lapins des doses de 0, 12, 25 et 50 mg/kg/jour par injection sous-cutanée du jour 6 au jour 15 de la gestation chez des rates et du jour 6 au jour 18 de la gestation chez des lapines. On n’a noté aucun signe de toxicité fœtale ou maternelle chez l’une ou l’autre espèce.
Des études sur la fertilité ont été menées chez des souris à qui on avait administré 0, 50, 150 et 450 mg/kg/jour. Le test de reproduction et de fertilité sur deux générations a montré que chez la souris, l’acyclovir n’interfère pas avec la fertilité, l’accouplement, la conception, le développement fœtal, la parturition et la lactation. Les indices de développement péri et postnatal étaient normaux chez toutes les souris.
RÉFÉRENCES
Bieber T et al. Efficacy and Safety of Aciclovir Mucoadhesive Buccal Tablet in Immunocompetent Patients with Labial Herpes (LIP Trial): A Double-Blind, Placebo-Controlled, Self-Initiated Trial. J Drugs Dermatol. 2014; 13(7): 791 – 798.
Lemarchand C et al. Plasma, saliva and labial mucosa pharmacokinetics and pharmacodynamics of acyclovir Lauriad® mucoadhesive buccal tablet in healthy volunteers. J Clin Pharmacol & Clin Pharmacokinet. 2014; 1(1): 1 – 9.