


Monographie de produit - Veklury (Gilead Sciences Canada, Solution)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS | 2022-04 |
|---|---|
| 1 INDICATIONS | 2023-06 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2022-04 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2023-11 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 2022-04 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 2023-11 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 2023-06 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | |
| 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution | 2023-06 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 2023-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal | 2023-11 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................. 4
4.2 Dose recommandée et modification posologique ................................................... 5
4.3 Reconstitution ........................................................................................................ 6
4.4 Administration ........................................................................................................ 8
5 SURDOSAGE ................................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 10
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 10
7.1 Populations particulières ...................................................................................... 11
7.1.1 Femmes enceintes ...........................................................................................11
7.1.2 Allaitement .......................................................................................................11
7.1.3 Enfants .............................................................................................................12
7.1.4 Personnes âgées .............................................................................................12
8 EFFETS INDÉSIRABLES ............................................................................................. 12
8.1 Aperçu des effets indésirables ............................................................................. 12
| 2024-05 |
8.2 Effets indésirables observés dans les essais cliniques ........................................ 12
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ..............14
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............ 15
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 15
8.5 Effets indésirables observés après la mise en marché ......................................... 15
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 15
9.2 Aperçu des interactions médicamenteuses .......................................................... 15
9.4 Interactions médicament-médicament ................................................................. 16
9.5 Interactions médicament-aliment ......................................................................... 17
9.6 Interactions médicament-plante médicinale ......................................................... 17
9.7 Interactions médicament-tests de laboratoire ....................................................... 17
10 PHARMACOLOGIE CLINIQUE .................................................................................... 18
10.1 Mode d’action ................................................................................................... 18
10.2 Pharmacodynamie ........................................................................................... 18
10.3 Pharmacocinétique ........................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.......................................................... 25
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 26
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................... 27
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 27
14 ESSAIS CLINIQUES ..................................................................................................... 27
14.1 Essais cliniques par indication .......................................................................... 27
COVID-19 chez les adultes et les enfants hospitalisés ..................................................27
COVID-19 chez les adultes dont la maladie présente un risque élevé d’évolution, mais sans qu’une oxygénothérapie soit requise .....................................................................30
15 MICROBIOLOGIE ......................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................... 36
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
VEKLURY (remdésivir) est indiqué pour le traitement de la maladie à coronavirus 2019 (COVID-19) :
- chez les adultes et les enfants (âgés d’au moins 4 semaines et pesant au moins 3 kg) hospitalisés qui présentent une pneumonie nécessitant une oxygénothérapie,
- chez les adultes et les enfants (pesant au moins 40 kg) non hospitalisés ayant obtenu un résultat positif au test de dépistage direct du coronavirus du syndrome respiratoire aigu sévère 2 (SRAS-CoV-2) et dont la COVID-19 présente un risque élevé d’évoluer vers une forme grave, y compris d’entraîner une hospitalisation ou le décès (voir la section 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants (âgés de moins de 4 semaines ou pesant moins de 3 kg) : Aucune donnée n’a été présentée à Santé Canada et soumise à son examen afin d’établir l’innocuité et l’efficacité de VEKLURY chez les enfants âgés de moins de 4 semaines ou pesant moins de 3 kg. Par conséquent, Santé Canada n’a autorisé aucune indication dans cette population.
Enfants non hospitalisés (âgés d’au moins 4 semaines et pesant au moins 3 kg, mais moins de 40 kg) : Aucune donnée clinique adéquate relative à l’efficacité et à l’innocuité n’est disponible. Santé Canada n’a autorisé aucune indication dans cette population.
1.2 Personnes âgées
Personnes âgées (plus de 65 ans) : D’après l’expérience clinique, il n’y a aucune différence sur le plan de la réponse au traitement entre les patients âgés et ceux plus jeunes.
2 CONTRE-INDICATIONS
VEKLURY est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les patients doivent faire l’objet d’une surveillance étroite pendant le traitement par VEKLURY.
Les patients qui reçoivent VEKLURY en externe doivent faire l’objet d’une surveillance conformément aux normes locales de pratique médicale. N’utiliser VEKLURY que si le traitement de graves réactions d’hypersensibilité (y compris l’anaphylaxie) est possible.
Selon les besoins cliniques, les patients doivent faire l’objet d’une évaluation de leur débit de filtration glomérulaire estimé (DFGe) avant d’amorcer un traitement par VEKLURY et d’un suivi pendant qu’ils le reçoivent. Les adultes atteints d’insuffisance rénale sont exposés à des concentrations élevées des métabolites GS-704277 et GS-441524 ainsi que de l’excipient sulfobutyle éther β-cyclodextrine (SBECD), lesquelles augmentent à mesure que la fonction rénale se détériore. De plus, il existe peu de données sur l’innocuité de VEKLURY administré aux enfants atteints d’insuffisance rénale. Par conséquent, les adultes atteints d’insuffisance rénale sévère (DFGe < 30 mL/min) ainsi que les enfants atteints d’insuffisance rénale, quelle qu’en soit la gravité, doivent faire l’objet d’une surveillance étroite pendant le traitement par VEKLURY (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
4.2 Dose recommandée et modification posologique
Tableau 1 Dose recommandée chez les adultes et les enfants
| Dose administrée par perfusion intraveineuse | ||||||
|---|---|---|---|---|---|---|
| Adultes et enfants (pesant au moins 40 kg) | Enfants âgés d’au moins 4 semaines (pesant au moins 3 kg, mais moins de 40 kg) | |||||
Jour 1 (dose d’attaque) | 200 mg | 5 mg/kg | ||||
Jour 2 et jours suivants (1 fois par jour) | 100 mg | 2,5 mg/kg | ||||
Tableau 2 Durée du traitement
| Adultes et enfants (pesant au moins 40 kg) | Enfants âgés d’au moins 4 semaines (pesant au moins 3 kg, mais moins de 40 kg) | |
|---|---|---|
| Patients hospitalisés qui présentent une pneumonie nécessitant une oxygénothérapie | 1 fois par jour pendant au moins 5 jours et au plus 10 jours. | 1 fois par jour pour une durée totale d’au plus 10 jours. |
| Patients non hospitalisés dont la COVID-19 présente un risque accru d’évoluer vers une forme grave | 1 fois par jour pendant 3 jours, dès que possible après le diagnostic de COVID-19 et dans les 7 jours suivant l’apparition des symptômes. | Sans objet. |
Enfants (âgés de moins de 4 semaines ou pesant moins de 3 kg) : Santé Canada n’a autorisé aucune indication dans cette population.
Enfants non hospitalisés (âgés d’au moins 4 semaines et pesant au moins 3 kg, mais moins de 40 kg) : Santé Canada n’a autorisé aucune indication dans cette population.
Personnes âgées (plus de 65 ans) : Aucune modification posologique de VEKLURY n’est requise chez les patients de plus de 65 ans (voir les sections 1 INDICATIONS, 1.2 Personnes âgées et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
Insuffisance rénale
Aucune modification posologique de VEKLURY n’est requise chez les patients présentant une insuffisance rénale, y compris ceux traités par dialyse. Les données relatives à l’innocuité chez les patients atteints d’insuffisance rénale sévère et d’insuffisance rénale au stade terminal (IRST) sont toutefois limitées et elles reposent sur un traitement de 5 jours. VEKLURY peut être administré sans égard au moment de la dialyse (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Insuffisance hépatique
Aucune modification posologique de VELKURY n’est requise chez les patients présentant une insuffisance hépatique légère, modérée ou sévère (classe A, B ou C de Child-Pugh). Cependant, en raison de données limitées chez les sujets atteints d’insuffisance hépatique sévère, la surveillance de la fonction hépatique doit être envisagée. La pharmacocinétique de VEKLURY n’a pas été évaluée chez les patients pédiatriques présentant une insuffisance hépatique. Aucune recommandation posologique ne peut être faite dans le cas des patients pédiatriques atteints d’insuffisance hépatique (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
4.3 Reconstitution
Préparer la solution pour perfusion dans des conditions aseptiques et le jour même de son administration. Avant l’administration, VEKLURY doit être inspecté visuellement pour vérifier l’absence de particules et de décoloration chaque fois que la solution et son contenant le permettent. En présence de particules ou d’une décoloration, la solution doit être jetée et une nouvelle solution doit être préparée.
VEKLURY doit être reconstitué avec 19 mL d’eau stérile pour préparations injectables, puis dilué dans une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection, avant d’être administré par perfusion intraveineuse sur une période de 30 à 120 minutes.
Préparation de la solution pour perfusion VEKLURY
Reconstitution
Extraire du lieu de conservation du médicament le nombre requis de flacons à usage unique. Pour chaque flacon :
Reconstituer de façon aseptique VEKLURY Poudre pour solution pour perfusion en y ajoutant, à l’aide d’une seringue et d’une aiguille de taille adéquate pour chaque flacon, 19 mL d’eau stérile pour préparations injectables.
- Jeter le flacon si un vide n’aspire pas l’eau stérile pour préparations injectables dans le flacon.
- Ne reconstituer la poudre VEKLURY pour solution pour perfusion qu’avec de l’eau stérile pour préparations injectables.
- Agiter immédiatement le flacon pendant 30 secondes.
- Laisser reposer le contenu du flacon pendant 2 à 3 minutes. Une solution claire doit en résulter.
- Agiter de nouveau le flacon pendant 30 secondes si son contenu n’est pas complètement dissous, puis laisser reposer le contenu pendant 2 à 3 minutes. Répéter cette procédure au besoin, jusqu’à ce que le contenu du flacon soit complètement dissous. • Inspecter le flacon pour vérifier l’absence de défauts dans la fermeture du récipient et l’absence de particules dans la solution.
- Diluer la solution immédiatement après reconstitution.
Dilution
Des précautions doivent être prises pour prévenir toute contamination microbienne accidentelle. Comme ce produit ne contient aucun agent de conservation ou bactériostatique, une technique aseptique doit être utilisée pour la préparation de la solution parentérale finale. Il est conseillé de toujours administrer les médicaments intraveineux immédiatement après leur préparation, dans la mesure du possible.
Adultes et enfants (pesant au moins 40 kg)
- À l’aide du Tableau 3, déterminer le volume de solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) à prélever du sac à perfusion.
Tableau 3 Instructions de dilution recommandées après reconstitution de VEKLURY – Poudre pour solution pour perfusion
| Dose de VEKLURY | Volume du sac à perfusion de chlorure de sodium à 9 mg/mL (0,9 %) à utiliser | Volume à prélever du sac à perfusion de chlorure de sodium à 9 mg/mL (0,9 %) et à jeter | Volume requis de VEKLURY reconstitué |
200 mg (2 flacons) | 250 mL | 40 mL | 2 × 20 mL |
| 100 mL | 40 mL | 2 × 20 mL | |
100 mg (1 flacon) | 250 mL | 20 mL | 20 mL |
| 100 mL | 20 mL | 20 mL |
REMARQUE : Le volume de 100 mL doit être réservé aux patients dont l’apport liquidien est rigoureusement restreint, comme les patients souffrant d’un syndrome de détresse respiratoire aiguë ou d’insuffisance rénale.
- Utiliser une seringue et une aiguille de taille adéquate pour prélever du sac à perfusion le volume requis de chlorure de sodium à 9 mg/mL et le jeter, conformément au Tableau 3.
- Utiliser une seringue et une aiguille de taille adéquate pour prélever le volume requis de VEKLURY – Poudre pour solution pour perfusion reconstituée, conformément au Tableau 3. Jeter toute portion non utilisée restant dans le flacon de VEKLURY.
- Transférer le volume requis de VEKLURY – Poudre pour solution pour perfusion reconstituée dans le sac à perfusion sélectionné.
- Retourner doucement le sac à perfusion 20 fois pour mélanger la solution qu’il contient. Ne pas agiter.
- La solution préparée reste stable jusqu’à 4 heures à une température inférieure à 25 °C ou jusqu’à 24 heures au réfrigérateur (entre 2 °C et 8 °C) (ce qui comprend la période précédant la dilution dans les liquides de perfusion intraveineuse).
Enfants hospitalisés (âgés d’au moins 4 semaines et pesant de 3 kg à moins de 40 kg)
- Diluer de nouveau la solution VEKLURY concentrée à 100 mg/20 mL (5 mg/mL) à l’aide de chlorure de sodium à 0,9 % pour obtenir une concentration fixe de 1,25 mg/mL, conformément au Tableau 4.
- Le volume total de solution pour perfusion VEKLURY à 1,25 mg/mL requis est calculé à partir du schéma posologique pour enfants basé sur le poids, soit 5 mg/kg pour la dose d’attaque et 2,5 mg/kg pour les doses subséquentes.
- On doit utiliser de petits sacs à perfusion de chlorure de sodium à 0,9 % (p. ex., sacs de 25, 50 ou 100 mL) ou une seringue de taille adéquate pour l’administration chez les enfants. La dose recommandée est administrée par perfusion intraveineuse dans un volume total établi selon la dose afin d’obtenir une solution VEKLURY d’une concentration cible de 1,25 mg/mL.
- On peut utiliser une seringue si le volume de solution à administrer est inférieur à 50 mL.
Tableau 4 Préparation de la solution diluée pour perfusion VEKLURY à partir de la solution reconstituée pour les enfants hospitalisés âgés d’au moins 4 semaines et pesant de 3 kg à moins de 40 kg
| Dose de VEKLURY pour enfant basée sur le poids | Volume du sac à perfusion de chlorure de sodium à 9 mg/mL (0,9 %) à utiliser | Volume à prélever du sac à perfusion de chlorure de sodium à 9 mg/mL (0,9 %) et à jeter | Volume requis de VEKLURY reconstitué (5 mg/mL) pour obtenir une concentration finale de 1,25 mg/mL | Volume final de la solution VEKLURY diluée (1,25 mg/mL) | ||||
|---|---|---|---|---|---|---|---|---|
5 mg/kg le premier jour 2,5 mg/kg les jours subséquents | 100 mL | 40 mL | 20 mL | 80 mL | ||||
| 50 mL | 20 mL | 10 mL | 40 mL | |||||
| 25 mL | 10 mL | 5 mL | 20 mL | |||||
Une fois la perfusion terminée, rincer avec au moins 30 mL de chlorure de sodium à 9 mg/mL.
4.4 Administration
Pour administration intraveineuse.
Il ne doit pas être administré sous forme d’injection intramusculaire (IM).
VEKLURY Poudre pour solution pour perfusion doit être administré par perfusion intraveineuse après reconstitution et dilution.
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la section 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution.
Tableau 5 Débit de perfusion recommandé après reconstitution et dilution de VEKLURY – Poudre pour solution pour perfusion chez les adultes et les enfants pesant au moins 40 kg
| Volume du sac à perfusion | Durée de perfusion | Débit de perfusion | |||
| 250 mL | 30 min | 8,33 mL/min | |||
| 60 min | 4,17 mL/min | ||||
| 120 min | 2,08 mL/min | ||||
| 100 mL | 30 min | 3,33 mL/min | |||
| 60 min | 1,67 mL/min | ||||
| 120 min | 0,83 mL/min | ||||
Tableau 6 Débit de perfusion recommandé après reconstitution et dilution de VEKLURY – Poudre pour solution pour perfusion chez les enfants hospitalisés âgés d’au moins 4 semaines et pesant de 3 kg à moins de 40 kg
| Volume du sac à perfusion | Durée de perfusion | Débit de perfusiona | |||
| 100 mL | 30 min | 3,33 mL/min | |||
| 60 min | 1,67 mL/min | ||||
| 120 min | 0,83 mL/min | ||||
| 50 mL | 30 min | 1,67 mL/min | |||
| 60 min | 0,83 mL/min | ||||
| 120 min | 0,42 mL/min | ||||
| 25 mL | 30 min | 0,83 mL/min | |||
| 60 min | 0,42 mL/min | ||||
| 120 min | 0,21 mL/min | ||||
- a. Le débit de perfusion peut être ajusté en fonction du volume total de solution à perfuser.
5 SURDOSAGE
Le traitement en cas de surdosage de VEKLURY doit comporter des mesures générales de soutien, notamment la surveillance des signes vitaux et l’observation de l’état clinique du patient. Il n’existe aucun antidote spécifique en cas de surdosage de VEKLURY.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 7 Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Poudre pour solution pour perfusion, 100 mg/flacon (5 mg/mL après reconstitution) Chaque flacon de VEKLURY – Poudre pour solution pour perfusion contient 100 mg de remdésivir. Après reconstitution, chaque flacon contient 5 mg/mL de remdésivir sous forme de solution. La poudre est de couleur blanche à blanc cassé ou jaune. | Acide chlorhydrique, hydroxyde de sodium et sulfobutyle éther ß-cyclodextrine de sodium |
VEKLURY est conditionné dans un flacon en verre transparent de type 1 à dose unique muni d’une fermeture en élastomère et d’un couvercle en aluminium avec capuchon amovible.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’administration concomitante de VEKLURY et de phosphate de chloroquine ou de sulfate d’hydroxychloroquine est déconseillée, compte tenu de données d’essais in vitro mettant en évidence l’effet antagoniste de la chloroquine sur l’activation métabolique intracellulaire et sur l’activité antivirale de VEKLURY.
Cardiovasculaire
Allongement de l’intervalle QT
Les données cliniques et non cliniques actuelles n’indiquent pas de risque d’allongement de l’intervalle QT, mais celui-ci n’a pas été pleinement évalué chez les humains.
Immunitaire
Des réactions d’hypersensibilité, notamment des réactions liées à la perfusion et des réactions anaphylactiques, ont été observées pendant et après l’administration de VEKLURY. Les signes et symptômes peuvent comprendre les suivants : hypotension, hypertension, tachycardie, bradycardie, hypoxie, fièvre, dyspnée, respiration sifflante, angiœdème, éruption cutanée, nausées, vomissements, diaphorèse et frissons. Il faut surveiller l’apparition de réactions d’hypersensibilité chez les patients pendant et après l’administration de VEKLURY. Dans le cas des réactions liées à la perfusion, un débit de perfusion ralenti, avec une durée de perfusion maximale de 120 minutes, peut être envisagé pour éventuellement prévenir ces signes et symptômes. Si des signes et symptômes d’une réaction d’hypersensibilité cliniquement significative apparaissent, cesser immédiatement l’administration de VEKLURY et instaurer un traitement approprié.
Rénal
Chez les patients atteints d’insuffisance rénale, la concentration des métabolites GS-704277 et GS-441524 ainsi que de l’excipient SBECD est élevée (voir la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale). Selon les besoins cliniques, il convient de déterminer le DFGe avant d’amorcer un traitement avec VEKLURY, et ce, chez tous les patients; ces derniers doivent faire l’objet d’une surveillance pendant qu’ils le reçoivent. Les données relatives à l’innocuité chez les adultes atteints d’insuffisance rénale sévère et d’une IRST concordaient avec le profil d’innocuité connu de VEKLURY. On dispose toutefois de peu de données quant à l’innocuité du produit chez cette population de patients. Par conséquent, compte tenu de l’exposition significativement plus élevée au GS-704277, au GS-441524 et au SBECD, les adultes atteints d’insuffisance rénale sévère et d’une IRST doivent être étroitement surveillés afin de déceler tout effet indésirable pendant le traitement par VEKLURY. Il y a peu de données concernant l’utilisation de VEKLURY chez les enfants atteints d’insuffisance rénale légère ou modérée et aucune donnée quant à l’emploi de VEKLURY chez les enfants atteints d’insuffisance rénale sévère. Les enfants atteints d’insuffisance rénale doivent donc faire l’objet d’une surveillance étroite lorsqu’ils sont traités par VEKLURY.
Santé reproductive : Potentiel des femmes et des hommes
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement (voir la section 7.1.1 Femmes enceintes).
- Fertilité
Il n’existe pas de données chez l’humain concernant l’effet de VEKLURY sur la fertilité. Chez des rats mâles, le traitement avec le remdésivir n’a eu aucun effet sur l’accouplement ou la fertilité. Chez des rates, une altération de la fertilité a toutefois été observée (voir la section 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). La pertinence de ces conclusions pour les humains reste à déterminer.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données relatives à l’utilisation de VEKLURY chez les femmes enceintes sont limitées, sinon inexistantes. Les études menées chez l’animal sont insuffisantes pour pouvoir se prononcer sur la toxicité pour la reproduction (voir la section 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). VEKLURY ne doit pas être administré pendant la grossesse, à moins que les bienfaits l’emportent sur les risques pour la mère et le fœtus.
7.1.2 Allaitement
On ignore si VEKLURY est excrété dans le lait maternel ou s’il a des effets sur le nourrisson allaité ou sur la production de lait.
Dans les études chez l’animal, le métabolite analogue de nucléoside GS-441524 a été détecté dans le sang de ratons allaités par des mères ayant reçu du remdésivir. Il est donc possible que le remdésivir ou ses métabolites soient excrétés dans le lait d’animaux en lactation.
En raison du risque de transmission virale aux nourrissons testés négatifs au SRAS-CoV-2 et compte tenu des effets indésirables éventuels du médicament chez les nourrissons allaités, une décision doit être prise, soit d’interrompre l’allaitement, soit de cesser le traitement avec VEKLURY ou de s’en abstenir, en prenant en considération les bienfaits de l’allaitement pour l’enfant par rapport aux bienfaits du traitement pour la mère.
7.1.3 Enfants
Enfants (âgés de moins de 4 semaines ou pesant moins de 3 kg) : Aucune donnée n’a été présentée à Santé Canada et soumise à son examen afin d’établir l’innocuité et l’efficacité de VEKLURY chez les enfants âgés de moins de 4 semaines ou pesant moins de 3 kg. Par conséquent, Santé Canada n’a autorisé aucune indication dans cette population.
Enfants non hospitalisés (âgés d’au moins 4 semaines et pesant au moins 3 kg, mais moins de 40 kg) : Aucune donnée clinique adéquate relative à l’efficacité et à l’innocuité n’est disponible. Santé Canada n’a autorisé aucune indication dans cette population.
7.1.4 Personnes âgées
Personnes âgées (plus de 65 ans) : D’après l’expérience clinique, il n’y a aucune différence sur le plan de la réponse au traitement entre les patients âgés et ceux plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable le plus fréquent chez les volontaires sains est une élévation des transaminases (14 %). L’effet indésirable le plus fréquent chez les patients atteints de la COVID-19 est la nausée (4 %).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Expérience tirée des essais cliniques menés auprès de sujets atteints de la COVID-19
L’évaluation initiale de l’innocuité de VEKLURY est fondée sur l’étude NIAID ACTT-1, un essai clinique à double insu, avec répartition aléatoire et contrôlé par placebo mené chez des patients hospitalisés atteints d’une forme légère, modérée ou sévère de la COVID-19 qui ont été traités avec VEKLURY (n = 532) ou qui ont reçu un placebo (n = 516) pendant un maximum de 10 jours. Les sujets traités avec VEKLURY ont reçu 200 mg au jour 1, puis 100 mg une fois par jour au cours des jours suivants (voir la section 14 ESSAIS CLINIQUES). La collecte de données concernant les effets indésirables dans le cadre de cet essai s’est limitée aux effets indésirables sévères (grade 3) ou potentiellement mortels (grade 4), aux effets indésirables graves, aux effets indésirables menant à l’abandon du médicament à l’étude et aux réactions d’hypersensibilité au médicament de grade 2 (gravité modérée) ou de grade plus élevé.
Tableau récapitulatif des effets indésirables
Les effets indésirables énumérés dans le Tableau 8 (ci-dessous) sont classés par système d’organes et par fréquence. Les taux de fréquence sont définis comme suit : très fréquent (≥ 1/10); fréquent (≥ 1/100 et < 1/10).
Tableau 8 Tableau récapitulatif des effets indésirables
| Fréquence | Effet indésirable |
|---|---|
| Affections du système nerveux | |
| Fréquent | Maux de tête |
| Affections gastro-intestinales | |
| Fréquent | Nausées |
| Affections hépatobiliaires | |
| Très fréquent | Élévation des transaminases |
| Affections de la peau et du tissu sous-cutané | |
| Fréquent | Éruption cutanée |
Les taux d’effets indésirables de grade 3 ou plus, d’effets indésirables graves et d’effets indésirables menant à l’abandon du traitement sont présentés au Tableau 9.
Tableau 9 Sommaire des taux d’effets indésirables observés chez des sujets atteints d’une forme légère, modérée ou sévère de la COVID-19 dans le cadre de l’étude NIAID ACTT-1
- a. Convulsions (n = 1), réaction liée à la perfusion (n = 1).
- b. Convulsions (n = 1), réaction liée à la perfusion (n = 1), élévation des transaminases (n = 3), élévations de l’ALAT et de l’ASAT (n = 1), diminution du DFG (n = 2), atteinte rénale aiguë (n = 3).
L’étude GS-US-540-9012, un essai à double insu, avec répartition aléatoire et contrôlé par placebo, a été menée chez des sujets non hospitalisés traités par VEKLURY (n = 279) ou un placebo (n = 283) pendant 3 jours. Ces sujets présentaient des symptômes de la COVID-19 depuis 7 jours ou moins, étaient atteints d’une infection par le SRAS-CoV-2 confirmée et présentaient au moins un facteur de risque d’évolution de la maladie pouvant mener à une hospitalisation. Les sujets traités par VEKLURY ont reçu 200 mg au jour 1, puis 100 mg une fois par jour au cours des jours suivants (voir la section 14 ESSAIS CLINIQUES). Des effets indésirables (tous grades confondus) ont été rapportés chez 34 (12 %) des sujets sous VEKLURY et chez 25 (9 %) de ceux sous placebo. L’effet indésirable rapporté le plus souvent, survenu chez au moins 5 % des sujets du groupe VEKLURY, était les nausées (6 %). Aucun sujet des groupes de traitement n’a présenté d’effet indésirable grave ou n’a interrompu définitivement le traitement en raison d’effets indésirables.
| Types d’effets indésirables | VEKLURY N = 532 n (%) | Placebo N = 516 n (%) |
| Effets indésirables de grade 3 ou plus | 41 (8 %) | 46 (9 %) |
| Effets indésirables graves | 2 (0,4 %)a | 3 (0,6 %) |
| Effets indésirables menant à l’abandon du traitement | 11 (2 %)b | 15 (3 %) |
Expérience tirée des essais cliniques menés auprès de sujets atteints de la COVID-19 et d’insuffisance rénale
Dans l’étude GS-US-540-5912, 163 sujets hospitalisés atteints d’une COVID-19 confirmée et présentant une atteinte rénale aiguë, une maladie rénale chronique ou une IRST sous hémodialyse ont reçu VEKLURY pendant une période allant jusqu’à 5 jours. Les données relatives à l’innocuité recueillies auprès de ces sujets correspondaient au profil d’innocuité connu de VEKLURY. Parmi les sujets ayant reçu VEKLURY, 8 % ont présenté des effets indésirables contre 3,8 % parmi ceux ayant reçu le placebo. Les effets indésirables observés chez plus d’un sujet ont été les suivants : augmentation du taux de lipase (2 sujets dans le groupe VEKLURY, 1 sujet dans le groupe placebo), douleurs abdominales, élévation du taux d’ALAT, élévation du taux d’ASAT, diarrhée et nausées (chacun chez 2 sujets du groupe VEKLURY). Dans cette même étude, les anomalies suivantes, de grade 3 ou 4, ont été observées à une fréquence plus élevée chez les sujets ayant reçu VEKLURY que chez ceux ayant reçu le placebo : hyperuricémie (10,8 % contre 4,3 %) et augmentation du temps de prothrombine (10,7 % contre 4,3 %). Aucune différence n’a été observée entre les deux groupes quant à la fréquence des événements hémorragiques.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
L’étude GS-US-540-5823 est un essai clinique en cours, ouvert, de phase II/III et comportant un seul groupe mené auprès de sujets hospitalisés (âge allant de la naissance à moins de 18 ans) atteints de la COVID-19. Dans un rapport préliminaire réalisé dans le cadre de l’étude, l’innocuité de VEKLURY a été évaluée chez des sujets âgés de 4 semaines ou plus et pesant au moins 3 kg. Ces sujets ont été traités par VEKLURY (n = 53), à une dose établie en fonction de leur poids, pendant une durée maximale de 10 jours (voir la section 14 ESSAIS CLINIQUES) :
- Les sujets âgés d’au moins 12 ans et pesant au moins 40 kg (n = 12) et les sujets âgés de moins de 12 ans et pesant au moins 40 kg (n = 5) ont reçu 200 mg au jour 1, puis 100 mg une fois par jour au cours des jours suivants.
- Les sujets âgés d’au moins 28 jours et pesant de 20 kg à moins de 40 kg (n = 12), ceux âgés d’au moins 28 jours et pesant de 12 kg à moins de 20 kg (n = 12) et ceux âgés d’au moins 28 jours et pesant de 3 kg à moins de 12 kg (n = 12) ont reçu une dose de 5 mg/kg au jour 1, puis de 2,5 mg/kg une fois par jour au cours des jours suivants.
Les effets indésirables observés concordaient avec ceux observés dans le cadre d’essais cliniques portant sur VEKLURY chez des adultes. Des effets indésirables (tous grades confondus) ont été rapportés chez 8 (15 %) des sujets. L’effet indésirable rapporté le plus souvent, survenu chez au moins 5 % des sujets, était l’élévation du taux d’ALAT (6 %). Aucun des sujets n’a présenté d’effet indésirable grave. Deux (4 %) des sujets ont abandonné le traitement définitivement en raison d’effets indésirables (élévation du taux d’ALAT [n = 1] et élévations des taux d’ALAT et d’ASAT et hyperbilirubinémie [n = 1]). Les anomalies biologiques (grades 3 et 4) survenues chez au moins 3 % des sujets atteints de la COVID-19 ayant reçu VEKLURY dans le cadre de l’essai 5823 et pour lesquels on disposait d’au moins une valeur après le début de l’étude pour le test spécifié étaient la diminution du taux d’hémoglobine (18 %, 9/51), la diminution du DFGe (18 %, 7/40), l’élévation du taux de créatinine (10 %, 5/52), l’augmentation du taux de bilirubine directe (9 %, 2/23), l’augmentation du temps de prothrombine (7 %, 3/46), l’augmentation du temps de céphaline activée (7 %, 3/45), la diminution du nombre de lymphocytes (6 %, 2/33), la protéinurie (6 %, 2/36), la baisse du nombre de leucocytes (4 %, 2/51), l’élévation du taux d’ALAT (4 %, 2/51), l’élévation du taux de glucose (4 %, 2/52), la glycosurie (4 %, 2/46) et la diminution du taux de potassium (4 %, 2/52).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables d’importance clinique signalés chez ≥ 1/10 000 à < 1/1 000 sujets exposés à VEKLURY dans le cadre d’essais cliniques sont énumérés ci-dessous :
| Affections du système immunitaire : | hypersensibilité |
|---|---|
| Lésions, intoxications et complications d’interventions : | réaction liée à la perfusion |
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Élévation des transaminases
Dans les études chez des volontaires sains, les élévations de l’alanine aminotransférase (ALT), de l’aspartate aminotransférase (AST) ou des deux chez les sujets ayant reçu VEKLURY étaient de 1,25 à 2,5 fois la limite supérieure de la normale (ULN) (10 %) ou de 2,5 à 5 fois l’ULN (4 %). Dans les études cliniques portant sur des participants atteints de la COVID-19, l’incidence des transaminases accrues était semblable chez les participants traités par VEKLURY comparativement au placebo ou à la norme de soins.
Augmentation du temps de prothrombine
Dans le cadre d’une étude clinique (NIAID ACTT-1) menée chez des participants atteints de la COVID-19, une augmentation du temps de prothrombine ou INR (principalement moins de 2 fois l’ULN) plus élevée chez les patients qui ont reçu VEKLURY que dans le groupe placebo avec aucune différence n’a été observée sur le plan de la fréquence des cas de saignements entre les deux groupes. Dans le cadre de l’étude GS-US-540-9012, la fréquence des augmentations du temps de prothrombine ou du RIN s’est révélée similaire chez les participants traités avec VEKLURY et les sujets recevant le placebo.
8.5 Effets indésirables observés après la mise en marché
Outre les effets indésirables rapportés lors des essais cliniques, les effets indésirables suivants ont été relevés au cours de la période d’utilisation qui a suivi l’homologation de VEKLURY. Ils sont présentés en raison de leur gravité, de la fréquence des cas signalés, du lien de causalité potentiel avec VEKLURY ou d’une combinaison de ces facteurs. Étant donné que ces effets ont été signalés volontairement par une population de taille inconnue, il est impossible de faire des estimations de fréquence.
| Affections cardiovasculaires : | bradycardie sinusale |
|---|---|
| Affections du système immunitaire : | réaction anaphylactique |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le risque global d’interactions n’est actuellement pas connu; les patients doivent donc demeurer sous surveillance étroite pendant toute la durée du traitement avec VEKLURY. En raison de l’antagonisme potentiel révélé in vitro, l’administration concomitante de VEKLURY et de phosphate de chloroquine ou de sulfate d’hydroxychloroquine est déconseillée.
9.4 Interactions médicament-médicament
Effets d’autres médicaments sur VEKLURY
L’administration concomitante de VEKLURY et de phosphate de chloroquine ou de sulfate d’hydroxychloroquine est déconseillée, compte tenu de données d’essais in vitro mettant en évidence l’effet antagoniste de la chloroquine sur l’activation métabolique intracellulaire et sur l’activité antivirale du remdésivir (voir la section 10 PHARMACOLOGIE CLINIQUE, Activité antivirale).
VEKLURY ne doit pas être administré avec des médicaments qui réduisent la fonction rénale (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
In vitro, le remdésivir est un substrat des estérases (enzyme CYP3A4 intervenant dans le métabolisme des médicaments) dans le plasma et les tissus, et un substrat du polypeptide transporteur d’anions organiques 1B1 (OATP1B1) et des transporteurs de glycoprotéines P (P-gp). GS-704277 est un substrat des OATP1B1 et OATP1B3. D’après les résultats d’une étude sur les interactions médicamenteuses réalisée avec VEKLURY (étude GS-US-540-9013), l’administration concomitante d’une dose unique de 400 mg de cyclosporine A (un inhibiteur puissant des OATP1B1 et OATP1B3) peut causer une augmentation modérée de la Cmax et une augmentation de l’ASCinf du GS-704277 par un facteur de 2,51 et de près de 3, respectivement. Dans le cadre de cette étude, cependant, de telles augmentations n’ont pas été considérées comme significatives sur le plan clinique.
Le potentiel d’interaction de VEKLURY avec des inhibiteurs ou des inducteurs de la voie hydrolytique (estérases), ou avec le CYP3A4, n’a pas été étudié. Le risque d’une interaction pertinente sur le plan clinique n’est pas connu. Des inhibiteurs puissants peuvent entraîner une augmentation de l’exposition à VEKLURY. L’utilisation d’inducteurs puissants (p. ex., la rifampicine) pourrait abaisser les concentrations plasmatiques de VEKLURY et n’est donc pas recommandée.
La dexaméthasone serait un inducteur modéré du CYP3A et de la P-gp. L’induction est fonction de la dose et survient après des doses multiples. Il est peu probable que la dexaméthasone ait un effet cliniquement significatif sur VEKLURY, étant donné que le coefficient d’extraction hépatique de VEKLURY est modéré ou élevé et que son utilisation comme traitement de la COVID-19 est de courte durée.
Le Tableau 10 présente les effets de l’administration concomitante d’autres médicaments sur la pharmacocinétique du remdésivir et de ses métabolites GS-704277 et GS-441524.
Tableau 10 Interactions médicamenteuses : variations des paramètres pharmacocinétiques du remdésivir et de ses métabolites GS-704277 et GS-441524 en présence du médicament administré en concomitancea
| Médicament administré en concomitance | Dose du médicament administré en concomitance (mg) | Dose de remdésivir (mg) | N | Rapport moyen (IC à 90 %) des paramètres pharmacocinétiques du remdésivir, du GS-704277 et du GS-441524 avec ou sans médicament administré en concomitance Sans effet = 1,00 (0,70 à 1,43) | ||||
|---|---|---|---|---|---|---|---|---|
| Cmax | ASCinf | |||||||
| Cyclosporine A | Dose unique de 400 mg | Dose unique de 100 mg | 9 | remdésivir | 1,49 (1,38 à 1,60) | 1,89 (1,77 à 2,02) | ||
| GS-704277 | 2,51 (2,26 à 2,78) | 2,97 (2,75 à 3,20) | ||||||
| GS-441524 | 1,17 (1,12 à 1,22) | 1,03 (0,99 à 1,08) | ||||||
| Carbamazépin e | Dose unique de 300 mg | Dose unique de 100 mg | 8 | remdésivir | 0,87 (0,78 à 0,97) | 0,92 (0,83 à 1,02) | ||
| GS-704277 | 0,96 (0,84 à 1,10) | 0,98 (0,92 à 1,05) | ||||||
| GS-441524 | 0,97 (0,88 à 1,07) | 0,83 (0,78 à 0,89) | ||||||
- a. L’étude sur les interactions médicamenteuses (GS-US-540-9013) a été menée auprès de volontaires sains.
Effets de VEKLURY sur d’autres médicaments
In vitro, le remdésivir est un inhibiteur du CYP3A4 et des OATP1B1 et OATP1B3. Selon une modélisation et une simulation, aucune interaction médicamenteuse significative sur le plan clinique ne devrait survenir lorsque VEKLURY est pris en association avec des substrats du CYP3A4, des OATP1B1 et OATP1B3 ou de MATE1. In vitro, le remdésivir s’est révélé être un inducteur du CYP1A2 et un inducteur potentiel du CYP3A. L’administration concomitante de VEKLURY et de substrats du CYP1A2 ou du CYP3A4 à indice thérapeutique étroit peut entraîner une perte de leur efficacité.
La dexaméthasone est un substrat du CYP3A4, lequel est inhibé par le remdésivir. Il est toutefois peu probable que l’effet inhibiteur exercé sur le CYP3A4, qui est exercé par VEKLURY du fait de sa clairance rapide après administration intraveineuse, ait un effet significatif sur l’exposition à la dexaméthasone.
9.5 Interactions médicament-aliment
Aucune interaction de VEKLURY avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction de VEKLURY avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle VEKLURY nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le remdésivir est un promédicament analogue nucléotidique de l’adénosine, qui pénètre dans les cellules hôtes où il est converti en métabolite nucléoside triphosphate pharmacologiquement actif. Le triphosphate de remdésivir agit comme un analogue de l’adénosine triphosphate (ATP) et entre en compétition avec le substrat naturel de l’ATP pour son incorporation dans les chaînes d’ARN viral en formation par l’ARN polymérase ARN-dépendante encodée dans le SRAS-CoV-2, ce qui entraîne la terminaison retardée de l’élongation de la chaîne d’ARN viral au cours de la réplication. Le triphosphate de remdésivir possède un autre mode d’action. En effet, il peut également inhiber la synthèse de l’ARN viral après avoir été incorporé dans la matrice de l’ARN viral par suite d’une translecture par la polymérase virale, processus pouvant survenir en présence de concentrations accrues du nucléotide. Lorsque le remdésivir, cet analogue nucléotidique, est présent dans la matrice de l’ARN viral, l’efficacité de l’intégration du nucléotide naturel complémentaire est compromise, ce qui a pour effet d’inhiber la synthèse de l’ARN viral.
10.2 Pharmacodynamie
Effets sur l’électrocardiogramme
Allongement de l’intervalle QT
Les données cliniques et non cliniques actuelles n’indiquent pas de risque d’allongement de l’intervalle QT, mais celui-ci n’a pas été pleinement évalué chez les humains.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du remdésivir ont été étudiées chez des volontaires sains (voir le Tableau 11). Les paramètres pharmacocinétiques du remdésivir et de ses métabolites à doses multiples établis chez des adultes atteints de la COVID-19 sont présentés au Tableau 12.
Tableau 11 Propriétés pharmacocinétiques du remdésivir et de ses métabolites (GS-441524 et GS-704277)
| Remdésivir | GS-441524 | GS-704277 | |
| Absorption | |||
| Tmax (h)a | 0,67-0,68 | 1,51-2,00 | 0,75-0,75 |
| Distribution | |||
| Taux (%) de liaison aux protéines plasmatiques humaines | 88-93,6b | 2 | 1 |
| Rapport entre les concentrations sanguines et plasmatiques | 0,68-1,0 | 1,19 | 0,56 |
| Élimination | |||
| t1/2 (h)c | 1 | 27 | 1,3 |
| Métabolisme | |||
| Voie(s) métabolique(s) | CES1 (80 %) Cathepsine A (10 %) CYP3A (10 %) | N’est pas métabolisé de façon significative | HINT1 |
| Excrétion | |||
| Principale voie d’élimination | Métabolisme | Filtration glomérulaire et sécrétion tubulaire active | Métabolisme |
| % de la dose excrétée dans l’urined | 10 | 49 | 2,9 |
| % de la dose excrétée dans les fècesd | N.D. | 0,5 | N.D. |
N.D. = non détecté
- a. Le remdésivir était administré en perfusion i.v. de 30 minutes (étude GS-US-399-5505); plage médiane observée au jour 1 et aux jours 5 ou 10.
- b. La plage de liaison du médicament aux protéines plasmatiques issue de deux essais indépendants ne montre aucune preuve d’une fixation du remdésivir aux protéines qui soit fonction de la concentration.
- c. Médiane (étude GS-US-399-4231).
- d. Moyenne (étude GS-US-399-4231).
Tableau 12 Paramètres pharmacocinétiques du remdésivir et de ses métabolites (GS-441524 et GS-704277) à doses multiplesa établis chez des adultes atteints de la COVID-19 après l’administration de VEKLURY à raison de 100 mg par voie i.v.
Paramètre Moyenneb (IC à 95 %) | Remdésivir | GS-441524 | GS-704277 |
|---|---|---|---|
Cmax (ng/mL) | 2 700 (2 440, 2 990) | 143 (135, 152) | 198 (180, 218) |
ASCtau (ng•h/mL) | 1 710 (1 480, 1 980) | 2 410 (2 250, 2 580) | 392 (348, 442) |
Cmin (ng/mL) | N.D. | 61,5 (56,5, 66,8) | N.D. |
IC = intervalle de confiance; N.D. = non détectable (24 heures après l’administration de la dose).
a. Estimations de la pharmacocinétique de population du remdésivir administré en perfusion i.v. de 30 minutes pendant 3 jours (étude GS-US-540-9012, n = 147).
b. Estimations des moyennes géométriques.
Absorption
Les propriétés pharmacocinétiques du remdésivir et de son principal métabolite circulant, GS-441524, ont été évaluées chez des sujets adultes en bonne santé. Après l’administration intraveineuse du schéma posologique pour adulte de remdésivir, la concentration plasmatique maximale a été observée à la fin de la perfusion, quelle que soit la dose, et a ensuite diminué rapidement, la demi-vie étant d’environ 1 heure. Les concentrations plasmatiques maximales de GS-441524 ont été observées 1,5 à 2,0 heures après le début d’une perfusion de 30 minutes.
Distribution
Le taux de liaison du remdésivir aux protéines plasmatiques humaines est d’environ 88 %. Le taux de liaison du GS-441524 aux protéines plasmatiques humaines était faible (2 %). Après l’administration d’une dose unique de 150 mg de [14C]-remdésivir chez des sujets sains, le ratio de radioactivité [14C] sanguine/plasmatique, qui était d’environ 0,68 15 minutes après le début de la perfusion, a ensuite augmenté pour atteindre 1,0 après 5 heures, ce qui indique une distribution différentielle du remdésivir et de ses métabolites dans le plasma ou les constituants cellulaires du sang.
Métabolisme
Le remdésivir est largement métabolisé pour former (au niveau intracellulaire) l’analogue de nucléoside triphosphate GS-443902 pharmacologiquement actif. La voie d’activation métabolique fait intervenir une hydrolyse par les estérases, qui entraîne la formation du métabolite intermédiaire GS-704277. Le clivage de phosphoramidate suivi d’une phosphorylation forme le triphosphate actif GS-443902. La déphosphorylation de tous les métabolites phosphorylés peut entraîner la formation du métabolite nucléosidique GS-441524 qui, lui-même, n’est pas rephosphorylé efficacement. La décyanuration du remdésivir et/ou de ses métabolites, puis la conversion subséquente par l’entremise du rhodanèse, génèrent un anion thiocyanate. Les taux de thiocyanate détectés à la suite de l’administration de 100 mg et de 200 mg de remdésivir se sont avérés significativement inférieurs aux taux endogènes observés dans le plasma humain.
Élimination
Après l’administration d’une dose IV unique de 150 mg de [14C]-remdésivir, le pourcentage moyen de la dose totale retrouvée était de 92 %, dont environ 74 % dans l’urine et 18 % dans les matières fécales. La dose de remdésivir retrouvée dans l’urine était en majeure partie sous forme de GS-441524 (49 %), tandis que 10 % étaient sous forme de remdésivir. Ces données indiquent que la clairance rénale est la principale voie d’élimination du GS-441524. Les demi-vies terminales médianes du remdésivir et du GS-441524 étaient respectivement d’environ 1 heure et 27 heures.
Interactions
Le potentiel d’interaction du remdésivir en tant que victime n’a pas été étudié en ce qui concerne l’inhibition de la voie hydrolytique (estérase). Le risque d’une interaction pertinente sur le plan clinique n’est pas connu.
Le remdésivir a inhibé le CYP3A4 in vitro (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament). À des concentrations physiologiquement pertinentes (état d’équilibre), le remdésivir ou ses métabolites GS-441524 et GS-704277 n’ont pas inhibé les CYP1A2, 2B6, 2C8, 2C9, 2C19 et 2D6 in vitro. Le remdésivir peut toutefois inhiber de façon transitoire les CYP2B6, 2C8, 2C9 et 2D6 le premier jour de son administration. La pertinence clinique de cette inhibition n’a pas été étudiée. Le potentiel d’une inhibition en fonction du temps des enzymes du CYP450 par le remdésivir n’a pas été étudié.
Le remdésivir s’est comporté comme un inducteur du CYP1A2 et un inducteur potentiel du CYP3A4, mais pas du CYP2B6 in vitro (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Les données in vitro ne révèlent pas d’inhibition cliniquement pertinente des UDP-glucuronyltransférases (UGT) 1A1, 1A3, 1A4, 1A6, 1A9 ou 2B7 par le remdésivir ou ses métabolites GS-441524 et GS-704277.
In vitro, le remdésivir a inhibé les transporteurs OATP1B1 et OATP1B3 (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament). Aucune donnée n’est disponible concernant l’inhibition des transporteurs OAT1, OAT3 ou OCT2 par le remdésivir.
In vitro, à des concentrations physiologiquement pertinentes, le remdésivir et ses métabolites n’ont pas inhibé la P-gp et la protéine de résistance du cancer du sein (BCRP).
Populations et états pathologiques particuliers
Enfants
Des modèles pharmacocinétiques de population, conçus à l’aide de données groupées issues d’études menées auprès de sujets sains ainsi que d’adultes et d’enfants atteints de la COVID-19, ont été utilisés afin de prévoir l’exposition pharmacocinétique au remdésivir et à ses métabolites circulants (GS-704277 et GS-441524) chez 50 enfants hospitalisés âgés de 28 jours à moins de 18 ans et pesant au moins 3 kg (étude GS-US-540-5823). Les expositions moyennes (ASCtau et Cmax) au remdésivir, au GS-704277 et au GS-441524 prévues chez ces patients aux doses administrées étaient plus élevées que celles observées chez les adultes atteints de la COVID-19; cette hausse n’a toutefois pas été considérée comme significative sur le plan clinique. Le Tableau 13 et le Tableau 14 présentent un résumé des paramètres pharmacocinétiques du remdésivir, du GS-704277 et du GS-441524 chez des enfants et des adultes atteints de la COVID-19.
Tableau 13 Estimation des paramètres pharmacocinétiques du remdésivir, du GS-704277 et du GS-441524 à l’état d’équilibre dans le plasma chez des enfants et des adultes atteints de la COVID-19
Paramètre Moyennea (IC à 95 %) | Enfants (toutes les cohortes)b N = 50 | Adultes (hospitalisés)c N = 277 | Adultes (non hospitalisés) N = 147 |
|---|---|---|---|
| Remdésivir | |||
| Cmax (ng/mL) | 4 830 (4 330, 5 380) | 2 650 (2 430, 2 900) | 2 700 (2 440, 2 990) |
| ASCtau (ng•h/mL) | 3 050 (2 560, 3 630) | 1 590 (1 430, 1 770) | 1 710 (1 480, 1 980) |
| GS-704277 | |||
| Cmax (ng/mL) | 373 (325, 429) | 233 (217, 250) | 198 (180, 218) |
| ASCtau (ng•h/mL) | 725 (609, 865) | 501 (476, 528) | 392 (348, 442) |
| GS-441524 | |||
| Cmax (ng/mL) | 181 (161, 180) | 170 (135, 152) | 143 2 410 (2 250, 2 580) |
| (155, 212) | |||
| ASCtau (ng•h/mL) | 2 840 (2 380, 3 400) | 3 060 (2 870, 3 250) | |
| Ctau (ng/mL) | 79,2 (66,0, 95,0) | 78,4 (73,9, 83,1) | 61,5 (56,5, 66,8) |
IC = intervalle de confiance; Cmax = concentration maximale observée; ASCtau = aire sous la courbe de la concentration en fonction du temps au cours de l’intervalle d’administration; Ctau = concentration du médicament observée à la fin de l’intervalle d’administration.
a. Estimations des moyennes géométriques.
b. Participants hospitalisés atteints de la COVID-19 dans le cadre de la phase II/III.
c. Participants hospitalisés (N = 277) et non hospitalisés (N = 147) atteints de la COVID-19 dans le cadre de la phase III.
Tableau 14 Taux de clairance du remdésivir, du GS-704277 et du GS-441524 chez des enfants et des adultes atteints de la COVID-19
| Paramètre Moyennea (IC à 95 %) | Enfantsb | Adultesc | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 3 à < 12 kg (n = 10) | 12 à < 20 kg (n = 11) | 20 à < 40 kg (n = 12) | ≥ 40 kg (n = 17) | Dans l’ensemble (n = 50) | ≥ 40 kg (N = 424) | |||||||||||
| Remdésivir | ||||||||||||||||
| Cl (L/h) | 4,8 (2,9, 7,9) | 9,5 (5,3, 17,1) | 19,6 (13,8, 27,9) | 41,3 (33,5, 50,9) | 16,2 (12,1, 21,7) | 61,5 (56,5, 67,0) | ||||||||||
| GS-704277 | ||||||||||||||||
| Cl (L/h) | 16,3 (9,9, 26,9) | 40,8 (28,5, 58,4) | 73,4 (56,9, 94,7) | 111,0 (72,4, 170,2) | 55,0 (41,9, 72,2) | 173,2 (163,7, 183,2) | ||||||||||
| GS-441524 | ||||||||||||||||
| Cl (L/h) | 2,5 (1,8, 3,5) | 7,8 (6,0, 10,0) | 10,9 (7,8, 15,1) | 15,5 (9,8, 24,6) | 8,5 (6,6, 11,0) | 16,9 (16,0, 17,8) | ||||||||||
IC = intervalle de confiance; Cl = clairance.
a. Estimations des moyennes géométriques.
b. Participants hospitalisés atteints de la COVID-19 dans le cadre de la phase II/III.
c. Participants hospitalisés (N = 277) et non hospitalisés (N = 147) atteints de la COVID-19 dans le cadre de la phase III.
Personnes âgées
Les différences pharmacocinétiques selon l’âge n’ont pas été évaluées.
Sexe
Les différences pharmacocinétiques ont été évaluées à l’aide d’une analyse pharmacocinétique de population. Dans cette analyse, le sexe n’a eu aucun effet sur la pharmacocinétique du remdésivir et de ses métabolites (GS-704277 et GS-441524).
Origine ethnique
Les différences pharmacocinétiques selon l’origine ethnique n’ont pas été évaluées.
Insuffisance hépatique
La pharmacocinétique du remdésivir et de ses métabolites (GS-441524 et GS-704277) ont été évaluées chez les sujets sains et ceux avec une insuffisance hépatique modérée à sévère (Child-Pugh Classe B ou C) après une dose unique de 100 mg de remdésivir (voir Tableau 15). Par rapport aux sujets avec une fonction hépatique normale, les expositions moyennes (ASCinf, Cmax) de remdésivir, GS-704277 et GS-441524 étaient comparables dans les cas d’insuffisance hépatique modérée et jusqu’à 2,4 fois plus élevées dans les cas d’insuffisance hépatique sévère.
Tableau 15 Comparaison des paramètres pharmacocinétiques de remdésivir, GS-704277 et GS-441524 après administration IV de VEKLURY en dose unique chez des adultes atteints d’insuffisance hépatique par rapport à des adultes avec une fonction hépatique normale
Rapport des MMCGa (IC à 90 %) | Insuffisance hépatique modérée N = 10 | Insuffisance hépatique sévère N = 6 | ||
|---|---|---|---|---|
| Remdésivir | ||||
| ASCinf | 1,21 (0,87, 1,67) | 1,56 (1,20, 2,03) | ||
| Cmax | 1,10 (0,75, 1,60) | 1,03 (0,70, 1,51) | ||
| ASCinf non consolidée | 1,15 (0,86, 1,54) | 2,44 (1,93, 3,08) | ||
| Cmax non consolidée | 1,04 (0,73, 1,48) | 1,57 (1,08, 2,29) | ||
| GS-704277 | ||||
| ASCinf | 1,38 (0,92, 2,07) | 2,41 (1,70, 3,42) | ||
| Cmax | 1,29 (0,54, 3,08) | 1,07 (0,70, 1,63) | ||
| GS-441524 | ||||
| ASCinf | 0,90 (0,69, 1,17) | 1,31 (0,93, 1,84) | ||
| Cmax | 1,09 (0,86, 1,38) | 1,48 (1,17, 1,86) | ||
| C24 | 0,93 (0,69, 1,24) | 1,16 (0,76, 1,77) | ||
IC = intervalle de confiance; MMCG = moyenne des moindres carrés géométriques.
- a. Aucun effet = 1,0 (0,5-2,0).
Insuffisance rénale
La pharmacocinétique du remdésivir et de ses métabolites (GS-441524 et GS-704277) ainsi que celle de l’excipient sulfobutyle éther ß-cyclodextrine (SBECD) ont été évaluées chez les sujets sains, chez les patients atteints d’insuffisance rénale légère (DFGe de 60 à 89 mL/min), modérée (DFGe de 30 à 59 mL/min), sévère (DFGe de 15 à 29 mL/min) ou chez ceux présentant une IRST (DFGe < 15 mL/min) qui étaient ou non sous hémodialyse suivant l’administration d’une dose unique de remdésivir pouvant atteindre 100 mg (voir le Tableau 16). Ces paramètres pharmacocinétiques ont également été évalués dans une étude de phase III menée chez des patients ayant contracté la COVID-19 et dont la fonction rénale était fortement réduite (DFGe < 30 mL/min) recevant 200 mg de remdésivir le jour 1 suivis de 100 mg du jour 2 au jour 5 (voir le Tableau 17). Les expositions pharmacocinétiques au remdésivir n’ont été affectées ni par le statut rénal ni par le moment de l’administration du remdésivir par rapport à la dialyse.
Les expositions au GS-704277, au GS-441524 et au SBECD étaient respectivement jusqu’à 2,8 fois, 7,9 fois et 21 fois plus élevées chez les patients atteints d’insuffisance rénale que chez les personnes ayant une fonction rénale normale; cette constatation n’est toutefois pas considérée comme cliniquement significative sur la base des données d’innocuité limitées dont on dispose. Aucun ajustement posologique du remdésivir n’est requis chez les patients atteints d’insuffisance rénale, y compris les patients dialysés.
Tableau 16 Comparaison statistique, après l’administration d’une dose uniquea de remdésivir et de ses métabolites (GS-441524 et GS-704277), des paramètres pharmacocinétiques observés chez des adultes dont la fonction rénale est diminuéeb (insuffisance rénale légère, modérée, sévère et IRST) et des adultesa dont la fonction rénale est normale
Rapport des MMCGc (IC à 90 %) | 60-89 mL/min N = 10 | 30-59 mL/min N = 10 | 15-29 mL/min N = 10 | < 15 mL/min | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Avant l’hémodialyse N = 6 | Après l’hémodialyse N = 6 | Sans dialyse N = 3 | ||||||||||
| Remdésivir | ||||||||||||
Cmax (ng/mL) | 96,0 (70,5; 131) | 120 (101; 142) | 97,1 (83,3; 113) | 89,1 (67,1; 118) | 113 (79,4; 160) | 93,9 (65,4; 135) | ||||||
ASCinf (h•ng/mL) | 99,5 (75,3; 132) | 122 (97,5; 152) | 94 (83,0; 107) | 79,6 (59,0; 108) | 108 (71,5; 163) | 88,9 (55,2; 143) | ||||||
| GS-441524 | ||||||||||||
Cmax (ng/mL) | 107 (90; 126) | 144 (113; 185) | 168 (128; 220) | 227 (172; 299) | 307 (221; 426) | 300 (263; 342) | ||||||
ASCinfd (h•ng/mL) | 119 (97; 147) | 202 (157; 262) | 326 (239; 446) | 497 (365; 677) | 622 (444; 871) | 787 (649; 953) | ||||||
| GS-704277 | ||||||||||||
Cmax (ng/mL) | 225 (120; 420) | 183 (134; 249) | 127 (96,1; 168) | 143 (100; 205) | 123 (83,6; 180) | 176 (119; 261) | ||||||
ASCinf (h•ng/mL) | 139 (113; 171) | 201 (148; 273) | 178 (127; 249) | 218 (161; 295) | 206 (142; 297) | 281 (179; 443) | ||||||
IC = intervalle de confiance; MMCG = moyenne des moindres carrés géométriques.
- a. Les expositions ont été estimées à l’aide d’une analyse non compartimentale des données d’une étude de phase I portant sur l’insuffisance rénale (GS-US-540-9015); des doses uniques pouvant atteindre 100 mg ont été administrées; chaque sujet présentant une insuffisance rénale était apparié à un adulte prenant part à l’étude dont la fonction rénale était normale (DFGe ≥ 90 mL/min/1,73 m2), qui était de même sexe et dont l’indice de masse corporelle (IMC [± 20 %]) et l’âge (± 10 ans) étaient similaires. Les sujets ayant une fonction rénale diminuée et les sujets adultes appariés ayant une fonction rénale normale ont reçu la même dose de remdésivir.
- b. Le DFGe a été calculé à l’aide de l’équation MDRD (Modification of Diet in Renal Disease) et rapporté en mL/min/1,73 m2.
- c. Rapport calculé pour la comparaison des paramètres pharmacocinétiques des sujets d’essai (ayant une fonction rénale diminuée) par rapport aux sujets témoins (ayant une fonction rénale normale).
- d. ASC0-72 h pour les sujets hémodialysés.
Tableau 17 Paramètres pharmacocinétiquesa du remdésivir et de ses métabolites (GS-441524 et GS-704277) après une administration par voie intraveineuse du remdésivir (200 mg au jour 1, puis 100 mg par jour aux jours 2 à 5) à des adultes atteints de la COVID-19 et dont la fonction rénale est fortement diminuée (DFGe < 30 mL/min/1,73 m2)
Paramètre Moyenneb (5e; 95e percentile) | Remdésivir | GS-441524 | GS-704277 |
|---|---|---|---|
Cmax (ng/mL) | 3 850 (1 530; 8 720) | 703 (343; 1 250) | 378 (127; 959) |
ASCtau (h•ng/mL) | 2 950 (1 390; 8 370) | 15 400 (7 220; 27 900) | 1 540 (767; 3 880) |
- a. Estimations à partir de modèles pharmacocinétiques de population pour une perfusion i.v. de 30 minutes de remdésivir pendant 5 jours (étude GS-US-540-5912, n = 90).
- b. Estimations des moyennes géométriques.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Durée de conservation des flacons avant ouverture
36 mois
Conserver la solution à une température inférieure à 30 °C
Solution reconstituée et diluée pour perfusion
Après dilution, la solution pour perfusion de remdésivir se conserve jusqu’à 4 heures à une température inférieure à 25 °C ou jusqu’à 24 heures au réfrigérateur (entre 2 °C et 8 °C).
Après reconstitution, le produit médicamenteux doit être dilué immédiatement.
Instructions générales
Après dilution, le produit médicamenteux doit être utilisé immédiatement. Au besoin, les sacs de solution diluée peuvent être conservés jusqu’à 4 heures à une température inférieure à 25 °C ou jusqu’à 24 heures au réfrigérateur. Ne pas laisser s’écouler plus de 24 heures entre la dilution et l’administration. Ne pas réutiliser la poudre ou la solution diluée de remdésivir inutilisée ou la conserver pour une utilisation future. Ce produit ne contient aucun agent de conservation.
Élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément aux exigences des autorités locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Préparer la solution pour perfusion dans des conditions aseptiques et le jour même de son administration. Avant l’administration, VEKLURY doit être inspecté visuellement pour vérifier l’absence de particules et de décoloration chaque fois que la solution et son contenant le permettent. En présence de particules ou d’une décoloration, la solution doit être jetée et une nouvelle solution doit être préparée (voir la section 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution).
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
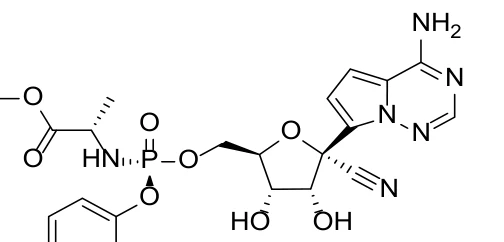
Nom propre : remdésivir (USAN)
Nom chimique : N-{(S)-[2-C-(4-aminopyrrolo[2,1-f][1,2,4]triazin-7-yl)-2,5-anhydro-D-altrononitril-6-O-yl]phénoxyphosphoryl}-L-alaninate de 2-éthylbutyle
Formule moléculaire : C27H35N6O8P
Masse moléculaire : 602,6
Formule de structure :
Propriétés physicochimiques :
Description : Le remdésivir est un solide de couleur blanche à blanc cassé à jaune.
Solubilité : Le remdésivir est très légèrement soluble (0,35 mg/mL) à un pH de 2, pratiquement insoluble (0,04 mg/mL) à un pH de 4 et pratiquement insoluble (0,03 mg/mL) à un pH de 7. Le coefficient de partage n-octanol/eau (log P) est de 3,2, et la constante de dissociation (pKa), de 3,3.
14 ESSAIS CLINIQUES
L’efficacité et l’innocuité de VEKLURY ont été évaluées dans le cadre des études décrites ci-dessous.
14.1 Essais cliniques par indication
COVID-19 chez les adultes et les enfants hospitalisés
Étude NIAID ACTT-1 (CO-US-540-5776)
Dans une étude clinique menée à double insu, avec répartition aléatoire et contrôlée par placebo, VEKLURY a été évalué à raison de 200 mg administrés en une seule dose au jour 1, suivis d’une dose de 100 mg une fois par jour pendant un maximum de 9 jours (soit une période de traitement par perfusion intraveineuse d’au plus 10 jours) chez des patients adultes
hospitalisés atteints de la COVID-19 montrant des signes d’atteinte des voies respiratoires inférieures.
Tableau 18 Résumé des caractéristiques démographiques des patients de l’étude NIAID ACTT-1 (menée chez des patients adultes atteints de la COVID-19)
| Étude NIAID ACTT-1 (CO-US-540-5776) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Caractéristiques | Tous N = 1 062 | VEKLURY (remdésivir) N = 541 | Placebo N = 521 | ||||||||
| Patients atteints d’une maladie légère ou modérée (définie par une SpO2 > 94 % et une fréquence respiratoire < 24 respirations/min sans oxygène d’appoint) – nombre (%) | 105 (9,9) | 55 (10,2) | 50 (9,6) | ||||||||
| Patients atteints d’une maladie grave (définie par une SpO2 ≤ 94 % à l’air ambiant ou une fréquence respiratoire ≥ 24 respirations/min et nécessitant un supplément d’oxygène ou un soutien respiratoire) – nombre (%) | 957 (90,1) | 486 (89,8) | 471 (90,4) | ||||||||
| Âge moyen de référence (années) | 58,9 | 58,6 | 59,2 | ||||||||
| Patients âgés de 65 ans et plus (%) | 36,2 | 34,6 | 37,9 | ||||||||
| Sexe | |||||||||||
| Masculin (%) | 64,4 | 65,1 | 63,7 | ||||||||
| Féminin (%) | 35,6 | 34,9 | 36,3 | ||||||||
| Race ou ethnicité (%) | |||||||||||
| Blanche | 53,3 | 51,6 | 55,1 | ||||||||
| Noire | 21,3 | 20,1 | 22,5 | ||||||||
| Asiatique | 12,7 | 14,6 | 10,7 | ||||||||
| Affections coexistantes (%) | |||||||||||
| Hypertension | 50,7 | 50,6 | 50,9 | ||||||||
| Obésité | 45,4 | 45,6 | 45,2 | ||||||||
| Diabète de type 2 | 30,6 | 30,8 | 30,4 | ||||||||
| Coronaropathie | 11,9 | 12,8 | 10,9 | ||||||||
| Patients ont reçu un traitement de 10 jours par VEKLURY – nombre (%) | 208 (38,4) | ||||||||||
Résultats de l’étude NIAID ACTT-1 (CO-US-540-5776) menée chez des patients adultes atteints de la COVID-19
Le paramètre d’évaluation principal était l’intervalle de rétablissement dans les 29 jours suivant la répartition au hasard, défini soit par la sortie de l’hôpital (avec ou sans limitations de l’activité et avec ou sans besoins en oxygène à domicile), soit par la poursuite de l’hospitalisation, mais sans qu’une oxygénothérapie ou des soins médicaux continus soient requis. L’intervalle médian de rétablissement était de 10 jours dans le groupe VEKLURY, contre 15 jours dans le groupe placebo (taux de rétablissement, 1,29; [intervalle de confiance (IC) à 95 % : 1,12 à 1,49], p < 0,001).
Aucune différence quant à l’intervalle de rétablissement n’a été observée entre les groupes de traitement chez les patients atteints de la forme légère ou modérée de la maladie au moment de l’inscription (n = 159); l’intervalle médian de rétablissement était de 5 jours dans le groupe VEKLURY et de 7 jours dans le groupe placebo (taux de rétablissement de 1,10 [IC à 95 % : 0,8 à 1,53]). Chez les patients atteints de la forme grave de la maladie au moment de l’inscription (n = 957), l’intervalle médian de rétablissement était de 11 jours dans le groupe VEKLURY comparativement à 18 jours dans le groupe placebo (taux de rétablissement de 1,31 [IC à 95 % : 1,12 à 1,52]; p < 0,001). Le bienfait clinique associé à VEKLURY a été principalement observé chez les patients qui recevaient de l’oxygène (état clinique initial : 5, sur une échelle ordinale). Aucune différence quant à l’intervalle de rétablissement n’a été observée entre les groupes de traitement chez les patients sous ventilation mécanique ou sous oxygénation par membrane extracorporelle (ECMO) au moment de l’inscription (n = 285; état clinique initial : 7, sur une échelle ordinale); l’intervalle médian de rétablissement était de 29 jours dans le groupe VEKLURY et de 28 jours dans le groupe placebo (taux de rétablissement de 0,98 [IC à 95 % : 0,70 à 1,36]).
Dans l’ensemble, la probabilité d’amélioration du score sur l’échelle ordinale au jour 15 était plus élevée dans le groupe VEKLURY que dans le groupe placebo (rapport de cotes [RC] : 1,54; [IC à 95 % : 1,25 à 1,91]; p < 0,001).
Enfants hospitalisés (étude GS-US-540-5823)
Les principaux objectifs de cette étude ouverte de phase II/III comportant un seul groupe étaient d’évaluer les paramètres pharmacocinétiques et l’innocuité de VEKLURY lors de l’administration de VEKLURY pendant une durée maximale de 10 jours chez des enfants (âge allant de la naissance à moins de 18 ans). L’évaluation présentée dans le rapport préliminaire portait sur 53 enfants répartis dans 5 cohortes, qui étaient âgés d’au moins 4 semaines et pesaient au moins 3 kg.
Cinq cohortes de patients ont été inscrites à l’étude : enfants âgés de 12 ans et plus pesant 40 kg ou plus (n = 12); enfants âgés de moins de 12 ans pesant 40 kg ou plus (n = 5); enfants âgés de 28 jours et plus pesant de 20 kg à moins de 40 kg (n = 12); enfants âgés de 28 jours et plus pesant de 12 kg à moins de 20 kg (n = 12); et enfants âgés de 28 jours et plus pesant de 3 kg à moins de 12 kg (n = 12).
Les enfants pesant au moins 40 kg ont reçu VEKLURY à raison de 200 mg au jour 1, puis à raison de 100 mg une fois par jour au cours des jours suivants, tandis que ceux pesant de 3 kg à moins de 40 kg ont reçu VEKLURY à raison de 5 mg/kg au jour 1, puis à raison de 2,5 mg/kg une fois par jour au cours des jours suivants.
Au départ, l’âge médian des patients était de 7 ans (Q1, Q3 : 2 ans, 12 ans), 57 % étaient de sexe féminin, 70 % étaient de race blanche, 30 %, de race noire et 44 %, d’origine hispanique ou latine, et leur poids moyen était de 38 kg (intervalle : de 4 kg à 192 kg). Au début de l’étude, 12 patients (23 %) étaient sous ventilation artificielle effractive, 18 (34 %) étaient sous ventilation non effractive ou sous oxygénothérapie à débit élevé, 10 (19 %) étaient sous oxygénothérapie à faible débit et 13 (25 %) n’étaient pas sous ventilation ni sous oxygénothérapie. La durée médiane (Q1, Q3) globale des symptômes et de l’hospitalisation avant l’administration de la première dose de VEKLURY était de 5 (3, 7) jours et de 1 (1, 3) jour, respectivement.
Résultats de l’étude GS-US-540-5823
Le traitement par VEKLURY d’une durée maximale de 10 jours a entraîné une variation médiane (Q1, Q3) globale de l’état clinique de +2,0 (1,0, 4,0) points entre le début de l’étude et le jour 10. L’état clinique a été évalué à l’aide d’une échelle ordinale en 7 points allant du décès (score de 1) au soutien respiratoire et à la diminution de l’oxygénothérapie jusqu’à l’obtention du congé de l’hôpital (score de 7).
Un rétablissement (défini comme une amélioration du score initial de l’état clinique, lequel passe d’une valeur de 2 à 5 à une valeur de 6 ou 7, ou d’une valeur de 6 à une valeur de 7) a été signalé chez 62 % des patients au jour 10. L’intervalle médian (Q1, Q3) de rétablissement était de 7 (5, 16) jours.
Au total, 60 % des patients avaient reçu leur congé de l’hôpital après 10 jours. Trois patients sont décédés au cours de l’étude.
COVID-19 chez les adultes dont la maladie présente un risque élevé d’évolution, mais sans qu’une oxygénothérapie soit requise
Étude GS-US-540-9012 menée chez des patients non hospitalisés atteints de la COVID-19 dont la maladie présente un risque élevé d’évolution
Une étude clinique à double insu, à répartition aléatoire et contrôlée par placebo (étude GS-US-540-9012) a été menée auprès de 562 adultes et adolescents (âgés de 12 ans et plus et pesant au moins 40 kg) atteints d’une infection par le SRAS-CoV-2 confirmée et présentant au moins un facteur de risque d’évolution de la maladie pouvant mener à une hospitalisation afin d’évaluer l’administration uniquotidienne de VEKLURY à 200 mg pendant une journée, suivie de l’administration uniquotidienne de VEKLURY à 100 mg pendant deux jours (pour un total de 3 jours de traitement par voie intraveineuse). Les facteurs de risque de progression de la maladie comprenaient les suivants : maladie pulmonaire chronique, hypertension, maladie cardiovasculaire ou cérébrovasculaire, diabète, obésité, immunosuppression, néphropathie chronique légère ou modérée, hépatopathie chronique, cancer actuel, drépanocytose ou être âgé de 60 ans ou plus. Les patients ont fait l’objet d’une répartition aléatoire (selon un rapport 1:1) stratifiée en fonction du lieu de résidence (le patient réside-t-il, oui ou non, dans un établissement de soins de santé autorisé à fournir des soins infirmiers?), de l’âge (le patient est-il âgé de moins de 60 ans ou de 60 ans ou plus?) et de la région (le patient habite-t-il aux États-Unis ou ailleurs qu’aux États-Unis?) pour recevoir VEKLURY (n = 279) ou un placebo (n = 283) en plus des soins habituels.
Au début de l’étude, l’âge moyen des patients était de 50 ans (30 % avaient 60 ans ou plus); 52 % étaient des hommes; 80 % étaient des Blancs, 8 %, des Noirs et 2 %, des Asiatiques; 44 % étaient d’origine hispanique ou latine; l’indice de masse corporelle médian était de 30,7 kg/m2. Les patients qui prenaient part à cet essai n’étaient pas vaccinés. Les affections concomitantes les plus fréquentes étaient le diabète (62 %), l’obésité (56 %) et l’hypertension (48 %). Avant le traitement, la durée médiane (Q1, Q3) des symptômes était de 5 (3, 6) jours; la charge virale médiane était de 6,3 log10 copies/mL au départ. Les caractéristiques démographiques et pathologiques initiales des sujets étaient réparties de manière équilibrée entre le groupe VEKLURY et le groupe placebo.
Résultats de l’étude GS-US-540-9012
Le paramètre d’évaluation principal était la proportion de patients hospitalisés (c’est-à-dire qui ont reçu des soins de courte durée pendant au moins 24 heures) en raison de la COVID-19 ou encore la mortalité toutes causes confondues au jour 28. Des événements sont survenus chez 0,7 % (2) des patients recevant VEKLURY et chez 5,3 % (15) des patients recevant le placebo, ce qui démontre une réduction de 87 % des hospitalisations en raison de la COVID-19 ou de la mortalité toutes causes confondues au jour 28 par rapport au placebo (rapport de risque : 0,134; [IC à 95 % : 0,031 à 0,586]; p = 0,0076). Au jour 28, aucun décès n’avait été signalé dans le cadre de cette étude.
Étude GS-US-540-5912 menée chez des patients atteints de la COVID-19 et d’insuffisance rénale
Une étude clinique à double insu, à répartition aléatoire et contrôlée par placebo (étude GS-US-540-5912) a été menée auprès de 243 patients adultes hospitalisés atteints de COVID-19 confirmée et présentant une insuffisance rénale afin d’évaluer l’administration uniquotidienne de VEKLURY à 200 mg pendant 1 jour, suivie de l’administration uniquotidienne de VEKLURY à 100 mg pendant 4 jours (pour un total de 5 jours de traitement par voie intraveineuse). L’essai a inclus 90 (37 %) patients présentant une insuffisance rénale aiguë (définie comme une augmentation de 50 % de la créatinine sérique au cours d’une période de 48 heures qui s’est maintenue pendant au moins 6 heures malgré des soins de soutien), 64 (26 %) patients atteints d’insuffisance rénale chronique (DFGe < 30 mL/min) et 89 (37 %) patients atteints d’IRST (DFGe < 15 mL/min) nécessitant une hémodialyse. Les patients ont été répartis au hasard (selon un rapport 2:1) et stratifiés selon qu’ils étaient atteints d’une IRST, qu’ils nécessitaient une oxygénothérapie à débit élevé et selon leur région (États-Unis vs autres pays) afin de recevoir VEKLURY (n = 163) ou le placebo (n = 80), en plus du traitement standard.
Au début de l’étude, l’âge moyen des patients était de 69 ans (62 % avaient 65 ans ou plus); 57 % étaient des hommes; 67 % étaient des Blancs, 26 %, des Noirs et 3 %, des Asiatiques. Les facteurs de risque initiaux les plus fréquents étaient l’hypertension (89 %), le diabète (79 %) et les maladies cardiovasculaires ou cérébrovasculaires (51 %); la distribution des facteurs de risque était similaire entre les deux groupes de traitement. Au total, 45 (19 %) patients étaient sous oxygénothérapie à débit élevé, 144 (59 %) étaient sous oxygénothérapie à faible débit et 54 (22 %) ne recevaient pas d’oxygénothérapie au début de l’étude; aucun patient n’était sous ventilation mécanique effractive (VME). En tout, 182 (75 %) patients ne recevaient aucun traitement de remplacement rénal et 31 (13 %) avaient été vaccinés contre la COVID-19.
Résultats de l’étude GS-US-540-5912
L’étude a pris fin prématurément en raison de problèmes de faisabilité. En effet, elle n’était pas dotée de la puissance nécessaire pour l’évaluation des paramètres d’efficacité principaux (décès toutes causes confondues ou VME au jour 29) et secondaires en raison d’un taux de recrutement moins élevé que prévu. Les données relatives à l’innocuité et à la pharmacocinétique issues de cette étude appuient l’utilisation de VEKLURY chez les patients atteints d’insuffisance rénale (voir les sections 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques, 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal, 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques, Expérience tirée des essais cliniques menés auprès de sujets atteints de la COVID-19 et d’insuffisance rénale et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et conditions spéciales, Insuffisance rénale).
15 MICROBIOLOGIE
Activité antivirale
Dans des cellules épithéliales respiratoires humaines de surface, le remdésivir a présenté une activité in vitro contre un isolat clinique du SRAS-CoV-2 avec une concentration efficace à 50 % (CE50) de 9,9 nM 48 heures après la fin du traitement. Une valeur de la CE50 du remdésivir de 280 nM 72 heures après la fin du traitement a permis d’inhiber la réplication du SRAS-CoV-2 dans les cellules épithéliales bronchiques humaines de la lignée continue Calu-3. L’activité antivirale du remdésivir était antagonisée par le phosphate de chloroquine de façon dose-dépendante lorsque les deux médicaments étaient incubés ensemble à des concentrations cliniquement pertinentes dans des cellules épithéliales humaines de type 2 (HEp-2) infectées par le virus respiratoire syncytial (VRS). Des valeurs supérieures de la CE50 du remdésivir ont été observées à des concentrations croissantes de phosphate de chloroquine. L’augmentation des concentrations de phosphate de chloroquine a réduit la formation de triphosphate de remdésivir dans les cellules épithéliales bronchiques humaines normales.
Selon des essais in vitro, le remdésivir a conservé une activité antivirale similaire contre des isolats cliniques des variants du SRAS-CoV-2 contenant la substitution P323L dans la polymérase virale, y compris les variants Alpha (B.1.1.7), Bêta (B.1.351), Gamma (P.1), Epsilon (B.1.429), Kappa (B.1.617.1), Lambda (C.37), Iota (B.1.526) et Zeta (P.2), comparable à celle observée contre les isolats d’une lignée antérieure (lignée A) du SRAS-CoV-2 (variation < 2,5 fois). Le remdésivir a également conservé une activité antivirale (variation < 0,6 fois) contre les isolats cliniques des variants Delta (B.1.617.2) et Omicron (B.1.1.529 : sous-lignées BA.1 et BA.2), à l’instar de celle observée contre les isolats de la lignée A du SRAS-CoV-2. L’activité antivirale du remdésivir contre des variants du SRAS-CoV-2 est présentée au Tableau 19.
Tableau 19 Activité antivirale du remdésivir contre des isolats cliniques des variants du SRAS-CoV-2
| Lignée du SRAS-CoV-2 | Pays de première détection | Nomenclature de l’OMS | Principales substitutions | Facteur de réduction de la sensibilité |
|---|---|---|---|---|
| B.1.1.7 | Royaume-Uni | Alpha | P323L | 1,58 |
| B.1.351 | Afrique du Sud | Bêta | P323L | 1,19 |
| B.1.617.2 | Inde | Delta | P323L, G671S | 0,59 |
| P.1 | Brésil | Gamma | P323L | 0,82 |
| B.1.429 | États-Unis | Epsilon | P323L | 1,94 |
| B.1.617.1 | Inde | Kappa | P323L | 0,63 |
| C.37 | Pérou | Lambda | P323L | 1,37 |
| B.1.526 | États-Unis | Iota | P323L | 2,33 |
| P.2 | Brésil | Zeta | P323L | 1,17 |
B.1.1.529 BA.1 BA.2 | Afrique du Sud | Omicron | P323L P323L | 0,45 0,23 |
Résistance
En culture cellulaire
Des isolats du SRAS-CoV-2 présentant une sensibilité réduite au remdésivir ont fait l’objet d’une sélection en culture cellulaire. Lors d’une sélection par le GS-441524, le nucléoside parent du remdésivir, des groupes de virus exprimant les substitutions d’acides aminés V166A, N198S, S759A, V792I, C799F et C799R dans l’ARN polymérase virale ARN-dépendante sont apparus. Une réduction de la sensibilité au remdésivir variant de 1,7 à 3,5 fois a été observée lorsque ces substitutions ont été introduites individuellement dans un virus recombinant de type sauvage par mutagénèse dirigée. Lors d’une seconde sélection par le remdésivir effectuée à l’aide d’un isolat du SRAS-CoV-2 contenant la substitution P323L dans la polymérase virale, une seule substitution d’acide aminé est apparue, soit V166L. Des virus recombinants exprimant la substitution P323L seule ou les substitutions P323L et V166L en association ont présenté des facteurs de réduction de la sensibilité au remdésivir de 1,3 et de 1,5 fois, respectivement.
Le profil de résistance au remdésivir en culture cellulaire du virus de l’hépatite murine (MHV) a mis en évidence 2 substitutions (F476L et V553L) dans l’ARN polymérase virale ARN-dépendante au niveau des résidus conservés dans tous les coronavirus (CoV); ces substitutions ont eu pour effet de réduire de 5,6 fois la sensibilité au remdésivir. L’introduction des substitutions correspondantes (F480L et V557L) dans les résidus de SRAS-CoV a eu pour effet de réduire de 6 fois la sensibilité au remdésivir en culture cellulaire et d’atténuer la pathogenèse du SRAS-CoV dans un modèle de souris. Lorsqu’elles ont été introduites individuellement dans une forme recombinante du SRAS-CoV-2, les substitutions F480L et V557L correspondantes ont chacune eu pour effet de réduire de 2 fois la sensibilité au remdésivir.
Dans les essais cliniques
Dans le cadre de l’étude CO-US-540-5776 (ACTT-1), parmi les 61 patients pour lesquels on disposait de données de séquençage au début de l’étude et par la suite, les taux de substitutions apparues dans l’ARN polymérase virale ARN-dépendante (nsp12, pour non structural protein 12 ou protéine non structurale 12) étaient similaires dans les groupes VEKLURY et placebo. Les substitutions présentes dans l’ARN polymérase ARN-dépendante (nsp12) précédemment identifiées dans des expériences de sélection de la résistance ont été observées chez 2 patients traités par VEKLURY (V792I chez l’un et C799F chez l’autre). Ces substitutions sont associées à une diminution de la sensibilité au remdésivir d’un facteur de 2,2 et 2,5, respectivement, sur la base d’évaluations d’isolats cliniques. D’autres substitutions apparues dans nsp12 analysées dans cette étude (A16V, K59N, D684N ou V764L) n’ont eu qu’une faible incidence sur la sensibilité au remdésivir ou n’ont conféré aucune possibilité de réplication dans un test in vitro.
Dans l’étude GS-US-540-9012, parmi les 244 patients pour lesquels on disposait de données de séquençage au début de l’étude et par la suite, les taux de substitutions apparues dans l’ARN polymérase virale ARN-dépendante (nsp12) étaient similaires dans les groupes VEKLURY et placebo. Sept nouvelles substitutions d’acides aminés dans nsp12 ont été identifiées; T206I, P232L, T394M, A526S et A634S ont été associées à une diminution négligeable de la sensibilité au remdésivir (d’un facteur ≤ 1,4) dans un test de réplication d’ARN sous-génomique in vitro, tandis que S6L n’a conféré aucune possibilité de réplication. Chez un patient traité par VEKLURY, une substitution A376V est apparue, réduisant de 12,6 fois la sensibilité au remdésivir. Ce patient n’a pas été hospitalisé et une atténuation de tous ses symptômes initiaux, à l’exception de la perte du goût et de l’odorat, a pu être constatée le 14e jour ou avant.
Dans le cadre de l’étude GS-US-540-5912, parmi les 60 patients pour lesquels on disposait de données de séquençage au début de l’étude et par la suite, des substitutions dans l’ARN polymérase virale ARN-dépendante sont apparues chez 8 patients traités par le remdésivir. Chez 4 patients traités par le remdésivir, l’apparition des substitutions dans l’ARN polymérase ARN-dépendante (M794I, C799F ou E136V) était associée à une diminution de la sensibilité in vitro au remdésivir (d’un facteur ≤ 3,5). Aucune autre des substitutions détectées dans l’ARN polymérase ARN-dépendante chez les patients traités par le remdésivir n’a été associée à une résistance à ce produit.
Dans le cadre de l’étude GS-US-540-5823, parmi les enfants pour lesquels on disposait de données de séquençage au début de l’étude et par la suite, des substitutions dans l’ARN polymérase virale ARN-dépendante ont été observées chez un des 23 enfants traités par le remdésivir. Les substitutions observées n’ont pas été liées à une résistance au remdésivir auparavant.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
En raison de différences en ce qui concerne les profils de métabolites, il est possible que les études sur les animaux ne puissent pas fournir toute l’information sur les risques potentiels associés à l’administration de VEKLURY.
Chez le singe rhésus et le rat, une toxicité rénale grave est survenue à la suite de l’administration intraveineuse (bolus lent) de traitements de courte durée avec le remdésivir. Chez des singes rhésus mâles exposés à des doses de 5, 10 ou 20 mg/kg/jour pendant 7 jours, le traitement a donné lieu, quelle que soit la dose, à une augmentation des concentrations moyennes d’azote uréique et de créatinine, à une atrophie des tubules rénaux, à une basophilie et à l’apparition de cylindres, ainsi qu’au décès imprévu d’un animal traité à la dose de 20 mg/kg/jour. Chez le rat, l’exposition à des doses > 3 mg/kg/jour pendant une période maximale de 4 semaines a entraîné des résultats évocateurs de la présence de lésions rénales ou d’un trouble de la fonction rénale. Les expositions systémiques (selon l’ASC) au principal métabolite circulant du remdésivir (GS-441524) correspondaient à 0,1 fois (singes recevant 5 mg/kg/jour) et à 0,3 fois (rats recevant 3 mg/kg/jour) l’exposition d’un humain à la dose humaine recommandée (DHR) administrée par voie intraveineuse.
Cancérogénicité
Aucune étude à long terme n’a été réalisée chez l’animal pour évaluer le potentiel cancérigène du remdésivir.
Génotoxicité
Le remdésivir s’est révélé non génotoxique lors d’une batterie de tests, dont un test de mutagénicité bactérienne, un test d’aberrations chromosomiques sur lymphocytes isolés du sang périphérique humain et un test in vivo du micronoyau chez le rat.
Toxicologie pour la reproduction et le développement
Chez des rates, une diminution du nombre de corps lutéaux, de sites d’implantation et d’embryons viables a été observée lors de l’administration quotidienne par voie intraveineuse de remdésivir à une dose systématiquement toxique (10 mg/kg/jour) pendant 14 jours avant l’accouplement et pendant la conception; les expositions au principal métabolite circulant du remdésivir (GS-441524) équivalaient à 1,3 fois l’exposition d’un humain à la DHR. Aucun effet n’a été observé à cette dose sur la capacité de reproduction des rates (accouplement, fertilité et conception).
Chez le rat et le lapin, le remdésivir a exercé peu d’effets délétères sur le développement embryofœtal à la suite de l’exposition systémique (selon l’ASC) des mères en gestation au principal métabolite circulant du remdésivir (GS-441524), qui équivalaient à jusqu’à 4 fois l’exposition d’un humain à la DHR. Les taux de malformations vertébrales observés chez le rat et le lapin étaient plus élevés que chez les témoins historiques.
Chez le rat, aucun effet délétère n’a été observé sur le développement prénatal et postnatal lors d’expositions systémiques (ASC) au principal métabolite circulant du remdésivir (GS-441524) similaires à celle d’un humain à la DHR.