


Monographie de produit - Teva-Valganciclovir
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux |
| d’administration | teneur | d’importance clinique |
| Orale | Comprimés / 450 mg de | Lactose monohydraté |
| valganciclovir (sous forme de | ||
| chlorhydrate de valganciclovir) | ||
| Pour obtenir une liste complète, veuillez consulter la section FORMES PHARMACEUTIQUES, | ||
| COMPOSITION ET CONDITIONNEMENT. | ||
INDICATIONS ET USAGE CLINIQUE
Adultes
TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) est indiqué chez les patients adultes dans :
- le traitement de la rétinite due au cytomégalovirus (CMV) chez les personnes atteintes du syndrome d’immunodéficience acquise (sida);
- la prévention de la maladie à cytomégalovirus (CMV) chez les patients ayant subi une transplantation d’organe solide et courant un risque de contracter une telle maladie. Cette indication repose sur une étude à double insu et à double feinte, avec traitement de comparaison actif, menée auprès de patients ayant subi une transplantation cardiaque, hépatique, rénale ou rein-pancréas et présentant un risque élevé de maladie à CMV (donneur séropositif pour le CMV / receveur séronégatif [D+/R-]) (voir MISES EN GARDE et ESSAIS CLINIQUES pour plus de renseignements sur les sous-groupes spécifiques de transplantation d’organe solide).
CONTRE-INDICATIONS
- TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) est contre-indiqué en présence d’hypersensibilité connue au valganciclovir, au ganciclovir ou à tout excipient du produit (voir FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT).
- Comme le valganciclovir a à peu près la même structure chimique que l’acyclovir et son promédicament, le valacyclovir, une réaction d’hypersensibilité croisée entre ces médicaments est possible.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- La toxicité clinique du chlorhydrate de valganciclovir comprend les effets indésirables suivants : leucopénie, neutropénie, anémie, thrombocytopénie, pancytopénie, insuffisance médullaire et anémie aplasique graves.
- Dans les études animales et les études in vitro, le ganciclovir s’est révélé mutagène, tératogène et carcinogène et a causé une aspermie. Il doit donc être considéré comme un agent tératogène et carcinogène potentiel chez l’être humain.
TEVA-VALGANCICLOVIR est indiqué uniquement chez les patients
immunodéprimés, lorsque les bienfaits potentiels l’emportent sur les risques indiqués ici.
- L’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont été établies ni dans le traitement des maladies à CMV congénitales ou néonatales, ni dans celui de l’infection à CMV chez les personnes qui ne sont pas immunodéprimées (voir INDICATIONS ET USAGE CLINIQUE).
Généralités
La toxicité clinique du chlorhydrate de valganciclovir se traduit par une granulopénie, une anémie et une thrombocytopénie. Au cours des études animales et des études in vitro, le ganciclovir s’est révélé mutagène, carcinogène et tératogène et a causé une aspermie. Il y a donc lieu de le considérer comme un agent tératogène et carcinogène possible chez l’humain. TEVA-VALGANCICLOVIR est indiqué uniquement chez les personnes immunodéprimées, lorsque les bienfaits potentiels du traitement l’emportent sur les risques. L’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont été établies ni pour le traitement des maladies à CMV congénitales ou néonatales, ni pour le traitement d’une maladie à CMV établie autre que la rétinite, ni chez les sujets non immunodéprimés.
Il est essentiel de respecter scrupuleusement les recommandations posologiques afin d’éviter un surdosage.
Sous-groupes de transplantation selon le type d’organe solide
Foie : Lors d’une sous-analyse sans puissance statistique de l’étude sur la transplantation d’organe solide, l’étude PV16000, on a noté une incidence plus élevée d’infection tissulaire invasive à CMV chez les transplantés hépatiques du groupe traité par le chlorhydrate de valganciclovir en comparaison avec le groupe traité par le ganciclovir oral (voir ESSAIS CLINIQUES). La signification clinique de cette observation est inconnue.
Autres : L’innocuité et l’efficacité du chlorhydrate de valganciclovir dans la prévention d’une maladie à CMV chez des patients ayant subi un autre type de transplantation d’organe solide non mentionné dans la section INDICATIONS ET USAGE CLINIQUE, comme une transplantation pulmonaire, n’ont pas été établies.
Pouvoir carcinogène et pouvoir mutagène
Le valganciclovir n’a fait l’objet d’aucune étude de cancérogénicité à long terme, mais on sait que le valganciclovir oral est transformé rapidement et en grande partie en ganciclovir. Par conséquent, le valganciclovir est un carcinogène potentiel au même titre que le ganciclovir (voir TOXICOLOGIE : Pouvoir carcinogène, pouvoir mutagène pour une discussion des données tirées des études sur les animaux).
Toxicité hématologique
TEVA-VALGANCICLOVIR ne doit pas être administré si le nombre absolu de neutrophiles (NAN) est inférieur à 500/mcL, le nombre de plaquettes inférieur à 25 000/mcL ou le taux d’hémoglobine inférieur à 80 g/L.
Des cas graves de leucopénie, de neutropénie, d’anémie, de thrombocytopénie, de pancytopénie, d’insuffisance médullaire et d’anémie aplasique ont été recensés chez des personnes traitées par les comprimés de chlorhydrate de valganciclovir (et le ganciclovir) (voir MISES EN GARDE ET PRÉCAUTIONS : Épreuves de laboratoire, EFFETS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION : Considérations posologiques).
TEVA-VALGANCICLOVIR doit donc être utilisé avec prudence chez les personnes qui ont une cytopénie hématologique préexistante, des antécédents de cytopénie hématologique médicamenteuse ou qui ont déjà reçu ou reçoivent présentement un traitement myélosuppresseur ou une radiothérapie. Une cytopénie peut survenir à n’importe quel moment durant le traitement et s’aggraver avec la poursuite du traitement. Les numérations globulaires commencent habituellement à se normaliser entre 3 et 7 jours après le retrait du médicament. On a démontré que les facteurs de croissance hématopoïétique font grimper le nombre de neutrophiles chez les patients recevant le ganciclovir pour le traitement d’une rétinite à CMV.
En raison de la fréquence de la neutropénie, de l’anémie et de la thrombocytopénie chez les patients recevant le chlorhydrate de valganciclovir (voir EFFETS INDÉSIRABLES), de fréquentes formules sanguines complètes (comprenant la numération des plaquettes et la numération différentielle des leucocytes) doivent être effectuées, en particulier chez les patients atteints d’insuffisance rénale et les patients chez qui le ganciclovir ou d’autres analogues nucléosidiques ont déjà provoqué une leucopénie ou chez lesquels la numération des neutrophiles est inférieure à 1000 cellules/mcL au début du traitement.
Thrombocytopénie
Le risque de thrombocytopénie est plus élevé chez les patients dont la numération plaquettaire initiale est faible (< 100 000/mcL). Les patients atteints d’immunosuppression iatrogène en raison d’un traitement par des agents immunosuppresseurs sont davantage exposés au risque de thrombocytopénie que les patients infectés par le VIH. Une thrombocytopénie grave peut être associée à des hémorragies susceptibles de menacer le pronostic vital (voir EFFETS INDÉSIRABLES).
Fonction rénale
Le ganciclovir étant éliminé par voie rénale, la clairance dépend du fonctionnement des reins. Si la fonction rénale est amoindrie, il faut ajuster la posologie de TEVA-VALGANCICLOVIR en fonction de la valeur mesurée ou approximative de la clairance de la créatinine (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).
Patients hémodialysés :
Chez les patients hémodialysés, la posologie doit être ajustée (ClCr < 10 mL/min) (voir POSOLOGIE ET ADMINISTRATION : Considérations posologiques, Ajustement posologique).
Atteinte rénale aiguë
Une atteinte rénale aiguë peut se produire chez :
Les patients âgés dont la fonction rénale est altérée ou non. Il faut faire preuve de prudence lorsqu’on utilise TEVA-VALGANCICLOVIR chez les personnes âgées. On recommande en outre de réduire la posologie chez celles qui sont atteintes d’insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).).
Les patients qui reçoivent des médicaments potentiellement néphrotoxiques. Il faut faire preuve de prudence lorsqu’on administre TEVA-VALGANCICLOVIR à des patients qui reçoivent des médicaments potentiellement néphrotoxiques.
Les patients qui ne sont pas suffisamment hydratés. Une hydratation adéquate doit être maintenue chez tous les patients.
Fonction sexuelle / reproduction
Pouvoir mutagène et pouvoir carcinogène
Le ganciclovir s’étant révélé mutagène et carcinogène dans les études animales, il s’ensuit que le valganciclovir devrait être considéré chez l’être humain comme un agent tératogène et carcinogène potentiel susceptible de causer des malformations congénitales et des cancers (voir INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
Effet nocif sur la fécondité
Des études non cliniques ont montré que TEVA-VALGANCICLOVIR peut provoquer une inhibition temporaire ou définitive de la spermatogenèse. Les données recueillies au cours des études chez l’animal montrent que l’administration de ganciclovir entraîne l’inhibition de la spermatogenèse et la stérilité. Ces effets ont été réversibles aux doses plus faibles et irréversibles aux doses élevées (voir TOXICOLOGIE : Pouvoir carcinogène). Les données issues des études animales indiquent également un risque de stérilité chez les femmes.
D’après une étude clinique menée auprès de transplantés rénaux qui avaient reçu du chlorhydrate de valganciclovir à titre prophylactique contre les maladies à CMV pendant une période pouvant atteindre 200 jours, la spermatogenèse a été inhibée au cours du traitement par le chlorhydrate de valganciclovir, comparativement à des témoins non traités.
Toxicité fœtale
D’après les observations faites chez l’animal, l’administration de ganciclovir à une femme enceinte pourrait avoir des effets toxiques sur le fœtus. Chez des lapines gravides, l’administration de ganciclovir à des doses entraînant une exposition deux fois plus élevée que celle observée chez l’être humain (d’après l’ASC) a provoqué des malformations de plusieurs organes chez les fœtus. Une toxicité maternelle et fœtale a aussi été observée chez les souris et les lapines gravides. TEVA-VALGANCICLOVIR pourrait donc lui aussi provoquer des malformations congénitales, si bien que les femmes qui prennent TEVA-VALGANCICLOVIR ou dont le partenaire masculin prend ce médicament doivent éviter toute grossesse.
Avant de commencer l’administration de TEVA-VALGANCICLOVIR, il faut avertir les patients du risque d’effets mutagènes et tératogènes du ganciclovir chez le fœtus. On doit recommander aux femmes en âge de procréer d’utiliser une méthode de contraception efficace durant le traitement et pendant au moins 30 jours après la fin de ce dernier. Il faut aussi recommander aux hommes de porter un préservatif avec leurs partenaires féminines durant le traitement et pendant un minimum de 90 jours après le traitement par TEVA-VALGANCICLOVIR. Si une grossesse survient pendant le traitement ou dans les 30 jours de son interruption, la patiente doit être avisée du risque tératogène élevé que TEVA-VALGANCICLOVIR peut avoir sur le fœtus (voir TOXICOLOGIE : Carcinogenèse, mutagenèse).
Pour de plus amples renseignements sur les données tirées d’études chez les animaux, voir TOXICOLOGIE : Reproduction.
Populations particulières
Grossesse : Étant donné qu’aucune étude appropriée et bien contrôlée n’a été menée chez les femmes enceintes, l’innocuité du chlorhydrate de valganciclovir durant la grossesse n’a pas été établie. Toutefois, le ganciclovir se diffusant d’emblée dans le placenta, l’emploi de TEVA-VALGANCICLOVIR doit être évité chez la femme enceinte si les bienfaits pour la mère ne l’emportent pas sur les risques potentiels pour le fœtus (voir TOXICOLOGIE : Reproduction).
Allaitement : Bien qu’on ne dispose pas de données chez l’être humain, on sait que les rates excrètent le ganciclovir dans leur lait maternel. Or comme plusieurs médicaments sont excrétés dans le lait maternel et que des effets carcinogènes et tératogènes ont été observés chez des animaux ayant été traités par le ganciclovir, il est probable que ce médicament provoque des effets indésirables graves chez le nourrisson. TEVA-VALGANCICLOVIR ne doit pas être administré aux mères qui allaitent, et celles qui prennent déjà ce médicament doivent savoir qu’elles doivent soit cesser le traitement, soit cesser d’allaiter.
Enfants : L’innocuité et l’efficacité du chlorhydrate de valganciclovir chez les enfants n’ont pas été établies. L’emploi de TEVA-VALGANCICLOVIR chez l’enfant commande la plus grande prudence à cause de la probabilité d’effets carcinogènes à long terme et d’effets toxiques sur la reproduction. Le traitement sera amorcé seulement après une évaluation minutieuse et uniquement si les bienfaits potentiels justifient ces risques considérables.
Personnes âgées (> 65 ans) : Le profil pharmacocinétique du chlorhydrate de valganciclovir chez les personnes âgées n’a pas été établi. Comme les sujets âgés ont souvent une filtration glomérulaire réduite, il faut évaluer soigneusement la fonction rénale avant et durant l’administration de TEVA-VALGANCICLOVIR (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Pharmacocinétique, Populations particulières et états pathologiques).
Les études cliniques sur le chlorhydrate de valganciclovir ne comprenaient pas suffisamment de sujets de 65 ans et plus pour qu’on puisse déterminer s’ils répondent différemment des sujets plus jeunes. De façon générale, il faut choisir la dose soigneusement, compte tenu de la fréquence plus élevée de dysfonction hépatique, rénale ou cardiaque, de maladies concomitantes et de polypharmacie chez les personnes âgées. On sait que le chlorhydrate de valganciclovir est éliminé principalement par les reins et que, par conséquent, le risque de réactions toxiques à ce médicament peut être plus élevé chez les insuffisants rénaux. Comme les personnes âgées risquent davantage d’avoir une fonction rénale réduite, la dose doit être déterminée avec soin. Il convient en outre de surveiller la fonction rénale et de faire les ajustements posologiques en conséquence (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Populations et états pathologiques particuliers, Insuffisance rénale et POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).
Patients atteints d’insuffisance rénale : TEVA-VALGANCICLOVIR doit être utilisé avec prudence chez les patients atteints d’insuffisance rénale, car la demi-vie plasmatique et la Cmax du ganciclovir sont plus élevées chez les patients ayant des taux de créatinine sérique élevés.
Patients atteints d’insuffisance hépatique : l’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont pas été établies chez les patients atteints d’insuffisance hépatique.
Patients infectés par le VIH et atteints de rétinite à CMV : TEVA-VALGANCICLOVIR ne guérit pas la rétinite à CMV, aussi cette affection peut-elle continuer à évoluer pendant ou après le traitement chez les patients immunocompromis. Les patients doivent être avisés de passer un examen ophtalmologique toutes les 4 à 6 semaines au moins pendant le traitement par TEVA-VALGANCICLOVIR. Certains patients devront être suivis plus fréquemment.
Certains porteurs du VIH peuvent recevoir de la zidovudine (ZDV); or comme la zidovudine et TEVA-VALGANCICLOVIR peuvent tous deux provoquer une neutropénie et une anémie, les patients doivent être prévenus de la possibilité qu’ils ne tolèrent par le traitement concomitant (voir INTERACTIONS MÉDICAMENTEUSES).
Patients ayant subi une transplantation : Le dysfonctionnement rénal et le dysfonctionnement hépatique sont signalés plus souvent chez les transplantés.
Surveillance et épreuves de laboratoire
En raison de la fréquence de la neutropénie, de l’anémie et de la thrombocytopénie chez les patients recevant le chlorhydrate de valganciclovir (voir EFFETS INDÉSIRABLES), de fréquentes formules sanguines complètes (comprenant la numération des plaquettes et la numération différentielle des leucocytes) doivent être effectuées, en particulier chez les patients atteints d’insuffisance rénale et les patients chez qui le ganciclovir ou d’autres analogues nucléosidiques ont déjà provoqué une leucopénie ou chez lesquels la numération des neutrophiles est inférieure à 1000 cellules/mcL au début du traitement.
En présence d’une leucopénie, d’une neutropénie, d’une anémie ou d’une thrombocytopénie graves, on recommande l’administration de facteurs de croissance hématopoïétique et/ou l’interruption du traitement. Comme une élévation de la créatinine sérique a été observée dans les essais sur le chlorhydrate de valganciclovir, il faut surveiller de près le taux de créatinine sérique ou la clairance de la créatinine pour pouvoir ajuster la dose en fonction de l’insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).
EFFETS INDÉSIRABLES
Effets indésirables du médicament observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
Aperçu des effets indésirables du médicament
Le valganciclovir est un promédicament du ganciclovir qui se transforme rapidement en ganciclovir après administration orale. On prévoit donc que les effets indésirables du ganciclovir surviendront avec TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir). Toutes les réactions et tous les effets indésirables signalés au cours des études cliniques sur le chlorhydrate de valganciclovir ont déjà été observés antérieurement avec le ganciclovir. Par conséquent, les réactions indésirables signalées avec le ganciclovir i.v. ou oral (désormais retiré du marché) ou avec le valganciclovir sont incluses dans le tableau des effets indésirables (voir le tableau 1).
Chez les patients traités par le valganciclovir/ganciclovir, les réactions indésirables les plus graves et les plus fréquentes sont de nature hématologique et comprennent la neutropénie, l’anémie et la thrombocytopénie.
PATIENTS INFECTÉS PAR LE VIH-1
Les fréquences présentées dans le tableau des effets indésirables proviennent d’une population groupée de patients infectés par le VIH (n = 1704) recevant un traitement d’entretien par le ganciclovir (GAN 1697, GAN 1653, 2304, GAN 1774, GAN 2226, AVI 034, GAN 041) ou le valganciclovir (WV1537, WV15705). Font exception la réaction anaphylactique, l’agranulocytose et la granulocytopénie, dont les fréquences sont issues des données de pharmacovigilance. Les fréquences sont présentées sous forme de pourcentage et de catégories de fréquence CIOMS, définies comme très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000) et très rare (< 1/10 000).
Le profil d’innocuité global du ganciclovir/valganciclovir est cohérent dans les populations de patients infectés par le VIH et de receveurs de transplantation, sauf en ce qui a trait au décollement de la rétine, qui a été signalé uniquement chez les patients infectés par le VIH atteints de rétinite à CMV. Il existe cependant des différences quant à la fréquence de certaines réactions. Ainsi le valganciclovir est associé à un risque plus élevé de diarrhée que le ganciclovir intraveineux. La pyrexie, les infections à Candida, la dépression, la neutropénie grave (NAN < 500/mcL) et les réactions cutanées sont signalées plus souvent chez les patients infectés par le VIH. Le dysfonctionnement rénal et le dysfonctionnement hépatique sont signalés plus souvent chez les transplantés.
Tableau 1. Fréquence des effets indésirables du ganciclovir/valganciclovir signalés chez des porteurs du VIH sous traitement d’entretien (n = 1704)
| Effet indésirable (MedDRA) par discipline médicale | Pourcentage |
| Infections et infestations | |
| Infection à Candida, y compris la candidose buccale | 22,42 % |
| Infection des voies respiratoires supérieures | 16,26 % |
| Sepsie | 6,92 % |
| Grippe | 3,23 % |
| Infection des voies urinaires | 2,35 % |
| Cellulite | 1,47 % |
| Troubles hématologiques et lymphatiques | |
| Neutropénie | 26,12 % |
| Anémie | 19,89 % |
| Thrombocytopénie | 7,34 % |
| Leucopénie | 3,93 % |
| Pancytopénie | 1,06 % |
| Insuffisance médullaire | 0,29 % |
| Anémie aplasique | 0,06 % |
| Agranulocytose* | 0,02 % |
| Granulocytopénie* | 0,02 % |
| Troubles immunitaires | |
| Hypersensibilité | 1,12 % |
| Réaction anaphylactique* | 0,02 % |
| Troubles métaboliques et nutritionnels | |
| Diminution de l’appétit | 12,09 % |
| Perte de poids | 6,46 % |
| Troubles psychiatriques | |
| Dépression | 6,69 % |
| État confusionnel | 2,99 % |
| Anxiété | 2,64 % |
| Agitation | 0,59 % |
| Trouble psychotique | 0,23 % |
| Pensées anormales | 0,18 % |
| Hallucinations | 0,18 % |
| Troubles du système nerveux | |
| Céphalées | 17,37 % |
| Insomnie | 7,22 % |
| Neuropathie périphérique | 6,16 % |
| Étourdissements | 5,52 % |
| Paresthésie | 3,58 % |
| Hypoesthésie | 2,58 % |
| Crises épileptiques | 2,29 % |
| Dysgueusie (perturbation du goût) | 1,35 % |
| Tremblements | 0,88 % |
| Troubles visuels | |
| Déficience visuelle | 7,10 % |
| Décollement de la rétine** | 5,93 % |
| Corps flottants | 3,99 % |
| Douleur oculaire | 2,99 % |
| Conjonctivite | 1,58 % |
| Œdème maculaire | 1,06 % |
| Troubles auditifs et labyrinthiques | |
| Otalgie | 1,17 % |
| Surdité | 0,65 % |
| Troubles cardiaques | |
| Arythmies cardiaques | 0,47 % |
| Troubles vasculaires | |
| Hypotension | 2,05 % |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Toux | 18,31 % |
| Dyspnée | 11,80 % |
| Troubles gastro-intestinaux | |
| Diarrhée | 34,27 % |
| Nausées | 26,35 % |
| Vomissements | 14,85 % |
| Douleur abdominale | 10,97 % |
| Dyspepsie | 4,81 % |
| Flatulence | 4,58 % |
| Douleur abdominale haute | 4,58 % |
| Constipation | 3,70 % |
| Ulcération buccale | 3,17 % |
| Dysphagie | 2,93 % |
| Distension abdominale | 2,41 % |
| Troubles hépatobiliaires | |
| Pancréatite | 1,64 % |
| Hausse de la phosphatase alcaline sanguine | 3,58 % |
| Anomalie de la fonction hépatique | 3,23 % |
| Hausse de l’aspartate aminotransférase | 1,88 % |
| Hausse de l’alanine aminotransférase | 1,23 % |
| Troubles de la peau et des tissus sous-cutanés | |
| Dermatite | 11,80 % |
| Sueurs nocturnes | 7,92 % |
| Prurit | 4,58 % |
| Éruptions cutanées | 2,52 % |
| Alopécie | 1,29 % |
| Sécheresse de la peau | 0,94 % |
| Urticaire | 0,70 % |
| Troubles musculosquelettiques et du tissu conjonctif | |
| Dorsalgie | 4,46 % |
| Myalgie | 3,52 % |
| Arthralgie | 3,35 % |
| Spasmes musculaires | 2,99 % |
| Troubles rénaux et urinaires | |
| Insuffisance rénale | 2,52 % |
| Diminution de la clairance rénale de la créatinine | 2,35 % |
| Hausse de la créatinine sanguine | 1,88 % |
| Dysfonctionnement rénal | 0,76 % |
| Hématurie | 0,70 % |
| Troubles de l’appareil reproducteur et des seins | |
| Infertilité masculine | 0,23 % |
| Troubles généraux et anomalies au site d’administration | |
| Pyrexie | 33,51 % |
| Fatigue | 18,96 % |
| Douleur | 5,81 % |
| Frissons | 5,40 % |
| Malaise | 2,11 % |
| Asthénie | 2,00 % |
| Douleur thoracique | 0,88 % |
* La fréquence de ces effets indésirables provient des données de pharmacovigilance. Description d’effets indésirables sélectionnés.
** Le décollement de la rétine a été signalé uniquement chez des patients infectés par le VIH en raison de rétinite à
CMV.
Neutropénie
Il n’est pas possible de prédire le risque de neutropénie en fonction du nombre de neutrophiles présents avant le traitement. En général, la neutropénie survient pendant la première ou la deuxième semaine du traitement d’induction. La numération cellulaire se normalise habituellement dans les 2 à 5 jours suivant l’interruption du traitement ou la réduction de la posologie (voir MISES EN GARDE ET PRÉCAUTIONS).
Traitement de la rétinite à CMV chez les patients atteints du sida
| Les profils d’innocuité du valganciclovir et du ganciclovir intraveineux durant une étude | |
| randomisée de 28 jours (21 jours à la dose d’induction et 7 jours à la dose d’entretien) chez | |
| 79 patients dans chaque groupe étaient comparables. Les effets indésirables les plus souvent | |
| signalés étaient la diarrhée, la neutropénie et la pyrexie. Le nombre de patients qui ont signalé | |
| une diarrhée, une candidose buccale, des céphalées et une fatigue était plus élevé dans le groupe | |
| sous valganciclovir oral, et un plus grand nombre de patients ont éprouvé des nausées et des | |
| réactions reliées au point d’injection dans le groupe recevant le ganciclovir intraveineux (voir | |
| tableau 2). | |
| Tableau 2. Pourcentage de patients ayant présenté des effets indésirables sélectionnés au | |
| cours de la phase à répartition aléatoire de l’étude |
| Effet indésirable | Groupe valganciclovir | Groupe ganciclovir intraveineux n = 79 |
| n = 79 | ||
| Diarrhée | 19 % | 10 % |
| Candidose buccale | 14 % | 6 % |
| Céphalées | 9 % | 5 % |
| Fatigue | 8 % | 5 % |
| Nausées | 9 % | 14 % |
| Phlébite veineuse et thrombophlébite | - | 6 % |
| Pyrexie | 14 % | 13 % |
| Neutropénie | 14 % | 13 % |
Le tableau 3 résume les effets indésirables, indépendamment de la gravité et de la relation avec le médicament, survenus à une incidence ≥ 5 %. Ces données sont tirées d’essais cliniques où le valganciclovir était administré à des patients atteints de rétinite à CMV ou ayant subi une transplantation d’organe solide.
Les renseignements fournis dans le tableau 3 au sujet des patients atteints de rétinite à CMV sont tirés de deux essais cliniques (n = 370) où des patients atteints de rétinite à CMV recevaient du chlorhydrate de valganciclovir à raison de 900 mg deux fois par jour (traitement d’induction) ou une fois par jour (traitement d’entretien).
Un total de 370 patients ont reçu un traitement d’entretien avec les comprimés de chlorhydrate de valganciclovir à raison de 900 mg une fois par jour; environ 252 de ces patients (68 %) ont reçu les comprimés de chlorhydrate de valganciclovir pendant plus de neuf mois (la durée maximale du traitement était de 36 mois).
Les effets indésirables signalés le plus souvent (% de patients), indépendamment de la gravité et de la relation avec le médicament, chez les patients prenant des comprimés de chlorhydrate de valganciclovir dans ces deux essais cliniques (n = 370) étaient la diarrhée (41 %), la pyrexie (31 %), les nausées (30 %), la neutropénie (27 %) et l’anémie (26 %). La majorité des effets indésirables étaient d’intensité légère ou modérée. Les effets les plus fréquemment signalés (% de patients), indépendamment de la gravité, qui ont été jugés en relation (peu probable, possible ou probable) avec le chlorhydrate de valganciclovir par l’investigateur ont été la neutropénie (23 %), l’anémie (17 %), la diarrhée (13 %) et les nausées (10 %).
Prévention d’une maladie à CMV après une transplantation d’organe solide Le tableau 3 résume les effets indésirables dont l’incidence était ≥ 5 % (indépendamment de la gravité et de la relation avec le médicament) lors d’une étude clinique, l’étude PV16000 (jusqu’à 28 jours après la fin du traitement de l’étude), dans laquelle des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas ont reçu du valganciclovir (n = 244) ou du ganciclovir (n = 126) dans les 10 premiers jours suivant la transplantation et jusqu’au jour 100 après la transplantation. Les effets indésirables les plus souvent signalés (% de patients) chez les patients qui prenaient du chlorhydrate de valganciclovir dans cette étude clinique (n = 244), indépendamment de la gravité et de la relation avec le médicament, étaient : diarrhée (30 %), tremblements (28 %), rejet du greffon (24 %), nausées (23 %), céphalées (22 %), œdème des membres inférieurs (21 %), constipation (20 %), dorsalgie (20 %), insomnie (20 %), hypertension (18 %) et vomissements (16 %). Ces réactions ont également été observées avec la prise du ganciclovir, à une incidence comparable. La majorité des effets indésirables observés étaient d’intensité légère ou modérée.
Les effets indésirables les plus souvent signalés (% de patients), indépendamment de la gravité, et considérés par l’investigateur comme étant liés (de loin, possiblement ou probablement) au chlorhydrate de valganciclovir chez les patients ayant subi une transplantation d’organe solide et traités jusqu’au jour 100 après la transplantation étaient : leucopénie (9 %), diarrhée (7 %), nausées (6 %) et neutropénie (5 %). La leucopénie et la neutropénie ont été plus souvent signalées dans le groupe sous chlorhydrate de valganciclovir que dans le groupe recevant le ganciclovir oral (4 % et 1 %, respectivement).
Tableau 3. Pourcentage de patients ayant présenté des effets indésirables (incidence ≥ 5 %)
dans des essais cliniques sur le valganciclovir ou le ganciclovir dans le traitement de la rétinite à CMV ou après une transplantation
| Patients atteints de | Patients ayant subi une | |||
| rétinite à | transplantation d’organe solide | |||
| CMV | (Étude PV16000) | |||
| (Études WV15376 | (administration jusqu’au jour 100 après | |||
| et WV15705) | la transplantation) | |||
| Effets indésirables par système ou | Valganciclovir n = 370 (%) | Valganciclovir Ganciclovir oral n = 244 n = 126 (%) (%) | ||
| appareil | ||||
| Troubles des systèmes sanguin et | 27 26 6 5 5 | 8 3 12 15 5 5 14 7 -- -- | ||
| lymphatique | ||||
| Neutropénie | ||||
| Anémia | ||||
| Thrombocytopénie | ||||
| Leucopénie | ||||
| Lymphadénopathie | ||||
| Troubles de la vue | 15 7 5 5 | -- -- 1 4 -- -- -- -- | ||
| Décollement de la rétine | ||||
| Vue brouillée | ||||
| Opacités mobiles dans le corps vitré | ||||
| Œdème maculaire | ||||
| Troubles gastro-intestinaux | 41 30 21 15 8 6 4 3 -- | 30 29 23 23 16 14 14 14 20 20 9 6 12 10 6 6 9 6 | ||
| Diarrhée | ||||
| Nausées | ||||
| Vomissements | ||||
| Douleur abdominale | ||||
| Constipation | ||||
| Douleur abdominale haute | ||||
| Dyspepsie | ||||
| Ballonnement abdominal | ||||
| Ascite | ||||
| Troubles généraux et problèmes liés | ||||
| au site d’administration | ||||
Pyrexie
Fatigue
Œdème des membres inférieurs Syndrome pseudogrippal Faiblesse
Douleur
Œdème
Œdème périphérique
31 21 6 6 5 3 1 1 | 13 14 13 15 21 16 3 1 6 6 5 7 11 9 6 7 | |||
| Troubles hépatobiliaires | 5 | 9 11 | ||
| Anomalie de la fonction hépatique | ||||
| Patients atteints de | Patients ayant subi une | ||
| rétinite à | transplantation d’organe solide | ||
| CMV | (Étude PV16000) | ||
| (Études WV15376 | (administration jusqu’au jour 100 après | ||
| et WV15705) | la transplantation) | ||
| Effets indésirables par système ou | Valganciclovir n = 370 (%) | Valganciclovir Ganciclovir oral n = 244 n = 126 (%) (%) | |
| appareil | |||
| Troubles immunitaires | -- | 24 30 | |
| Rejection du greffon | |||
| Infections et infestations | 24 15 12 12 12 11 9 6 6 5 5 | 3 3 -- -- 7 7 4 8 3 -- -- 1 4 2 -- -- 11 9 1 1 -- -- | |
| Candidose buccale | |||
| Grippe | |||
| Infection des voies respiratoires | |||
| supérieures | |||
| Pharyngite / rhinopharyngite | |||
| Sinusite | |||
| Bronchite | |||
| Pneumonie | |||
| Pneumonie à Pneumocystis carinii | |||
| Infection des voies urinaires | |||
| Candidose | |||
| Candidose œsophagienne | |||
| Lésions, intoxications et complications | -- < 1 | 5 9 5 6 | |
| liées à l’intervention | |||
| Augmentation du drainage de la plaie Déhiscence de la plaie | |||
| Mesures de laboratoire | 11 1 | 3 3 10 14 | |
| Perte de poids | |||
| Hausse de la créatinine | |||
| Troubles métaboliques et | 9 7 6 5 3 1 1 1 1 < 1 | 4 5 5 6 -- -- 3 -- 8 8 14 14 8 8 6 7 4 6 9 6 | |
| nutritionnels | |||
| Réduction de l’appétit | |||
| Déshydratation | |||
| Cachexie | |||
| Anorexie | |||
| Hypokaliémie | |||
| Hyperkaliémie | |||
| Hypomagnésiémie | |||
| Hyperglycémie | |||
| Hypocalcémie | |||
| Hypophosphatémie | |||
| Troubles musculosquelettiques et des tissus conjonctifs | 8 8 4 3 | 20 15 7 7 5 7 6 11 | |
| Dorsalgie | |||
| Arthralgie | |||
| Douleur dans les membres | |||
| Crampes musculaires | |||
| Patients atteints de | Patients ayant subi une | |||
| rétinite à | transplantation d’organe solide | |||
| CMV | (Étude PV16000) | |||
| (Études WV15376 | (administration jusqu’au jour 100 après | |||
| et WV15705) | la transplantation) | |||
| Effets indésirables par système ou | Valganciclovir n = 370 (%) | Valganciclovir Ganciclovir oral n = 244 n = 126 (%) (%) | ||
| appareil | ||||
| Tumeurs bénignes, malignes et | 5 | -- -- | ||
| indéterminées | ||||
| Sarcome de Kaposi | ||||
| Troubles du système nerveux | 22 16 11 9 8 5 2 | 22 27 20 16 10 6 1 1 5 5 6 5 28 25 | ||
| Céphalées | ||||
| Insomnie | ||||
| Étourdissements (sauf vertige) | ||||
| Neuropathie périphérique | ||||
| Paresthésie | ||||
| Anxiété | ||||
| Tremblements | ||||
| Troubles psychiatriques | 11 | 7 6 | ||
| ||||
| Troubles rénaux et urinaires | 2 1 | 7 6 7 12 | ||
| ||||
| ||||
| Troubles respiratoires, thoraciques et | 19 9 6 5 5 3 < 1 | 6 8 11 10 2 2 4 1 3 5 4 6 7 8 | ||
| médiastinaux | ||||
| ||||
| ||||
| ||||
| ||||
| ||||
| ||||
| ||||
| Troubles de la peau et des tissus sous- | 22 8 8 < 1 | 4 5 7 4 3 4 4 6 | ||
| cutanés | ||||
| ||||
| ||||
| ||||
| ||||
| Interventions chirurgicales et | 2 2 1 | 13 7 11 6 12 8 | ||
| médicales | ||||
| ||||
| ||||
| ||||
| Troubles vasculaires | 3 1 | 18 15 3 8 | ||
| ||||
| ||||
Les effets indésirables jugés en relation avec le chlorhydrate de valganciclovir par la compagnie, qui ont été signalées dans ces trois essais cliniques (n = 614) à une fréquence < 5 % et qui ne figurent pas dans les deux tableaux ci-dessus, sont énumérés ci-dessous :
Complications hémorragiques : Hémorragie menaçant le pronostic vital liée à une thrombocytopénie
Organisme entier : Réaction d’hypersensibilité au valganciclovir
Systèmes nerveux central et périphérique : Convulsions, psychose, hallucinations, confusion, agitation
Systèmes hématopoïétique et lymphatique : Pancytopénie, insuffisance médullaire, anémie aplasique
Système uro-génital : Baisse de la clairance de la créatinine
Expérience avec le ganciclovir
Le chlorhydrate de valganciclovir est rapidement transformé en ganciclovir. Les principaux effets indésirables signalés avec le ganciclovir, qui n’ont pas été mentionnés, sont énumérés ci-dessous. La version actuelle de la monographie de CYTOVENE contient la liste complète des effets indésirables du ganciclovir.
Organisme entier − Troubles généraux : asthénie, infections bactériennes, fongiques et virales, hémorragie, malaise, trouble muqueux, réaction de photosensibilité, rigidité, sepsie
Troubles hépatiques : hépatite, jaunisse
Troubles cardiovasculaires : arythmies (y compris arythmies ventriculaires), migraine, phlébite, tachycardie, thrombophlébite profonde, vasodilatation
Troubles du système nerveux central et périphérique : rêves anormaux, amnésie, ataxie, coma, sécheresse de la bouche, labilité émotionnelle, syndrome hyperkinétique, hypertonie, baisse de la libido, myoclonies, nervosité, somnolence, troubles de la pensée
Troubles gastro-intestinaux : cholangite, dysphagie, éructation, œsophagite, incontinence fécale, flatulence, gastrite, trouble gastro-intestinal, hémorragie gastro-intestinale, ulcération buccale, pancréatite, glossopathie
Troubles sanguins et lymphatiques : éosinophilie, hyperleucocytose, splénomégalie
Troubles hépatiques : hépatite, jaunisse
Troubles métaboliques et nutritionnels : hausse des taux sériques de phosphatase alcaline, de créatine phosphokinase et de déshydrogénase lactique, baisse de la glycémie, diabète sucré, hypoprotéinémie
Troubles musculosquelettiques : douleurs musculosquelettiques, syndrome myasthénique
Troubles respiratoires : congestion sinusale
Troubles de la peau et des annexes cutanées : alopécie, sécheresse de la peau, augmentation de la transpiration, urticaire
Troubles sensoriels : amblyopie, cécité, otalgie, hémorragie oculaire, douleur oculaire, surdité, glaucome, dysgueusie, acouphène, troubles de la vue, anomalie du corps vitré
Troubles uro-génitaux : hématurie, impuissance, atteinte rénale, mictions fréquentes
Anomalies dans les résultats hématologiques et biologiques
Le tableau suivant contient les anomalies des paramètres de laboratoire signalées avec les comprimés de chlorhydrate de valganciclovir dans les études sur la rétinite à CMV et après une transplantation.
Tableau 4.Anomalies des paramètres de laboratoire signalées dans deux études cliniques sur la rétinite à CMV et une étude clinique après une transplantation
| Patients atteints d’une | Patients ayant subi une transplantation | ||
| rétinite à CMV | (étude PV16000) | ||
| (études WV15376 et | |||
| WV15705) | |||
| Anomalies des paramètres de | Valganciclovir | Valganciclovir | Ganciclovir par voie |
| laboratoire | n = 370 | n = 244 | orale |
| (%) | (%) | n = 126 | |
| (%) | |||
| Anémie : Hémoglobine (g/L) | |||
| < 65 | 7 | 1 | 2 |
| 65 – < 80 | 13 | 5 | 7 |
| 80 – < 95 | 16 | 31 | 25 |
| Neutropénie : NAN/nL | |||
| < 500 | 19 | 5 | 3 |
| 500 – < 750 | 17 | 3 | 2 |
| 750 – < 1000 | 17 | 5 | 2 |
| Créatinine sérique (mg/dL) | |||
| > 2,5 | 3 | 14 | 21 |
| > 1,5 – 2,5 | 12 | 45 | 47 |
Thrombocytopénie : Plaquettes/nL < 25 000 25 000 – < 50 000 50 000 – < 100 000 | ||||
| 4 | 0 | 2 | ||
| 6 | 1 | 3 | ||
| 22 | 18 | 21 | ||
| On observe une plus grande incidence de neutropénie grave (NAN < 500/mcL) chez les patients | ||||
| atteints d'une rétinite à CMV (19 %) et traités par le valganciclovir que chez les patients qui | ||||
| reçoivent du valganciclovir (5 %) ou du ganciclovir par voie orale (3 %) jusqu’au jour 100 après | ||||
| une transplantation d’organe solide. On note également une plus grande augmentation du taux de | ||||
| créatinine sérique chez les patients ayant subi une transplantation d’organe solide qui reçoivent | ||||
| du valganciclovir ou du ganciclovir par voie orale jusqu’au jour 100 après la transplantation, | ||||
| comparativement aux patients traités pour une rétinite à CMV. L’insuffisance rénale est une | ||||
| manifestation courante chez les patients ayant subi une transplantation d’organe solide. | ||||
| Effets indésirables du médicament signalés après la commercialisation du produit | ||||
| Comme le chlorhydrate de valganciclovir est rapidement et largement transformé en ganciclovir, | ||||
| les interactions associées au ganciclovir sont à prévoir avec TEVA-VALGANCICLOVIR. Les | ||||
| effets indésirables qui ont été signalés spontanément après la commercialisation du ganciclovir | ||||
| intraveineux et du ganciclovir oral, non mentionnés dans cette section et pour lesquelles on ne | ||||
| peut exclure un lien de causalité, sont énumérés ci-dessous. | ||||
- Anaphylaxie
- Réduction de la fertilité chez les hommes
Les rapports d’innocuité après la commercialisation du produit concordent avec les données d’innocuité issues des études cliniques sur le valganciclovir et le ganciclovir (voir Effets indésirables observés après la commercialisation du ganciclovir)/valganciclovir.
Effets indésirables observés après la commercialisation du ganciclovir
Les effets indésirables ci-après ont été signalés depuis la commercialisation du ganciclovir. Comme il s’agit de signalements volontaires provenant d’une population de taille inconnue, il n’est pas possible d’estimer la fréquence de ces effets. La décision d’inclure un effet dans la liste suivante repose sur la gravité de l’effet, la fréquence de signalement, le lien causal apparent ou une combinaison de ces facteurs.
Acidose, réaction allergique, réaction anaphylactique, arthrite, bronchospasme, arrêt cardiaque, anomalie de la conduction cardiaque, cataractes, cholélithiase, cholestase, anomalie congénitale, sécheresse oculaire, dysesthésie, dysphasie, hausse des triglycérides, dermatite exfoliative, réaction extrapyramidale, paralysie faciale, hallucinations, anémie hémolytique, syndrome hémolytique et urémique, insuffisance hépatique, hépatite, hypercalcémie, hyponatrémie, taux sérique d’ADH inapproprié, infertilité, ulcération intestinale, hypertension intracrânienne, irritabilité, ischémie, perte de mémoire, anosmie, myélopathie, paralysie du nerf oculomoteur périphérique, fibrose pulmonaire, trouble de la fonction tubulaire rénale, rhabdomyolyse, syndrome de Stevens-Johnson, AVC, hypotrophie testiculaire, torsades de pointes, angéite, tachycardie ventriculaire.
Signalées chez des patients infectés par le VIH ou immunocompromis — comme les transplantés — mais non mentionnées dans aucune des sections ci-dessus, l’anaphylaxie et la diminution de la fécondité chez les hommes sont deux effets indésirables signalés spontanément après la commercialisation du ganciclovir pour lesquels il n’est pas possible d’exclure une relation causale.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Études sur les interactions médicamenteuses du valganciclovir : Comme le valganciclovir (un promédicament du ganciclovir) est en très grande partie transformé rapidement en ganciclovir, les interactions associées au ganciclovir sont à prévoir.
Études sur les interactions médicamenteuses du ganciclovir : La liaison du ganciclovir aux protéines plasmatiques étant seulement de 1 à 2 % environ, on ne prévoit aucune interaction médicamenteuse par déplacement à partir du site de liaison.
Des études sur les interactions médicamenteuses ont été menées chez des patients ayant une fonction rénale normale. Les patients atteints d’insuffisance rénale pourraient présenter des concentrations plus élevées de ganciclovir et du médicament administré en concomitance lors de l’administration conjointe de chlorhydrate de valganciclovir et de médicaments dont l’excrétion se fait selon la même voie que le ganciclovir. Il faut donc surveiller ces patients étroitement afin de déceler toute toxicité causée par le ganciclovir et l’agent administré en concomitance.
Interactions médicamenteuses
Tableau 5. Résultats d’études sur les interactions médicamenteuses du ganciclovir : Effets de l’administration concomitante de certains médicaments sur l’ASC et la Cmax plasmatiques du ganciclovir
| Médicament | Posologie du | n | Paramètre | Commentaire sur la | ||
| administré | ganciclovir | pharmacocinétique | signification clinique | |||
| en concomitance | du ganciclovir | |||||
| Zidovudine, 100 mg | 1000 mg toutes les 8 heures | 12 | ASC ↓ 17 ± 25 % (écart : -52 % à 23 %) | La zidovudine et le chlorhydrate de | ||
| toutes les 4 heures | valganciclovir peuvent tous les deux | |||||
| causer une neutropénie et une anémie. | ||||||
| Une interaction pharmacodynamique | ||||||
| peut se produire lors de | ||||||
| l’administration concomitante de ces | ||||||
| deux médicaments. Il se peut que | ||||||
| Médicament | Posologie du | n | Paramètre | Commentaire sur la | |
| administré | ganciclovir | pharmacocinétique | signification clinique | ||
| en concomitance | du ganciclovir | ||||
| certains patients ne tolèrent pas leur | |||||
| administration concomitante à la | |||||
| posologie complète. | |||||
| Didanosine, 200 mg | 1000 mg toutes les 8 heures | 12 | ASC ↓ 21 ± 17 % (écart : -44 % à 5 %) | Effet probablement non significatif sur | |
| toutes les 12 heures, | le plan clinique. | ||||
| administré 2 heures | |||||
| avant le ganciclovir | |||||
| Didanosine, 200 mg | 1000 mg toutes les 8 heures | 12 | Aucun effet observé sur | Aucun effet attendu. | |
| toutes les 12 heures, | les paramètres | ||||
| administré 2 heures | pharmacocinétiques du | ||||
| avant le ganciclovir | ganciclovir | ||||
| ganciclovir i.v. | 11 | Aucun effet observé sur | Aucun effet attendu. | ||
| 5 mg/kg | les paramètres | ||||
| 2 f.p.j. | pharmacocinétiques du | ||||
| ganciclovir | |||||
| ganciclovir i.v. | 11 | Aucun effet observé sur | Aucun effet attendu. | ||
| 5 mg/kg | les paramètres | ||||
| 1 f.p.j. | pharmacocinétiques du | ||||
| ganciclovir | |||||
| Probénécide, 500 mg | 1000 mg | 10 | ASC ↑ 53 ± 91 % | Il y a lieu de surveiller de près la | |
| toutes les 6 heures | toutes les | (écart : -14 % à 299 %) | survenue de tout effet toxique chez les | ||
| 8 heures | Clairance rénale du | patients qui prennent à la fois du | |||
| ganciclovir | probénécide et du chlorhydrate de | ||||
| ↓ 22 ± 20 % | valganciclovir. | ||||
| (écart : -54 % à -4 %) | |||||
| Triméthoprime, | 1000 mg | 12 | Clairance rénale du | Effet probablement non significatif sur | |
| 200 mg 1 f.p.j. | toutes les | ganciclovir ↓16,3 % | le plan clinique. | ||
| 8 heures | Demi-vie ↑ 15 % | ||||
| Mofétilmycophénolate, | ganciclovir i.v. | 12 | Aucun effet observé sur | Il faut surveiller de près les patients | |
| 1,5 g (dose unique) | 5 mg/kg | les paramètres | avec insuffisance rénale car les taux de | ||
| (dose unique) | pharmacocinétiques du | métabolites des 2 agents peuvent | |||
| ganciclovir (patients | augmenter. | ||||
| avec fonction rénale | |||||
| normale) | |||||
Tableau 6. Résultats d’études sur les interactions médicamenteuses du ganciclovir : Effets du ganciclovir sur l’ASC et la Cmax de certains médicaments administrés en concomitance
| Médicament | Posologie du | n | Paramètre | Commentaire sur la | |
| administré | ganciclovir | pharmacocinétique du | signification clinique | ||
| en concomitance | ganciclovir | ||||
| Zidovudine, 100 mg | 1000 mg toutes les 8 heures | 12 | ASC0-4 ↑ 19 ± 27 % (écart : -11 % à 74 %) | La zidovudine et le chlorhydrate | |
| toutes les 4 heures | de valganciclovir peuvent tous | ||||
| les deux causer une neutropénie | |||||
| et une anémie. Une interaction | |||||
| pharmacodynamique peut se | |||||
| produire lors de l’administration | |||||
| concomitante de ces deux | |||||
| médicaments. Il se peut que | |||||
| certains patients ne tolèrent pas | |||||
| leur administration concomitante | |||||
| à la posologie complète. | |||||
| Didanosine, 200 mg | 1000 mg toutes les 8 heures | 12 | ASC0-12 ↑ 111 ± 114 % (écart : 104 % à 493 %) | Il faut surveiller étroitement chez les patients la survenue de tout signe de toxicité liée à la didanosine (p. ex. pancréatite). | |
| toutes les 12 heures, | |||||
| administré 2 heures | |||||
| avant le ganciclovir | |||||
| Didanosine, 200 mg toutes les 12 heures, administré 2 heures avant le ganciclovir | ganciclovir i.v. | 11 | ASC0-12 ↑70 ± 40 % (écart : 3 % à 121 %) Cmax↑49 ± 48 % (écart : -28 % à 125 %) | Il faut surveiller étroitement chez | |
| 5 mg/kg | les patients la survenue de tout | ||||
| 2 f.p.j. | signe de toxicité liée à la | ||||
| didanosine (p. ex. pancréatite). | |||||
| ganciclovir i.v. | 11 | ASC0-12 ↑50 ± 26 % (écart : 22 % à 110 %) Cmax ↑36 ± 36 % (écart : -27 % à 94 %) | Il faut surveiller étroitement chez | ||
| 5 mg/kg | les patients la survenue de tout | ||||
| 1 f.p.j. | signe de toxicité liée à la | ||||
| didanosine (p. ex. pancréatite). | |||||
| Triméthoprime, | 1000 mg | 12 | Hausse (12 %) de la Cmin | Effet probablement non | |
| 200 mg 1 f.p.j. | toutes les | significatif sur le plan clinique. | |||
| 8 heures | |||||
| Mofétilmycophénolate, | ganciclovir i.v. | 12 | Aucun effet observé sur les | Il faut surveiller de près les | |
| 1,5 g (dose unique) | 5 mg/kg | paramètres | patients avec insuffisance rénale | ||
| (dose unique) | pharmacocinétiques du | car les taux de métabolites des | |||
| ganciclovir (patients avec | 2 agents peuvent augmenter. | ||||
| fonction rénale normale) | |||||
Cyclosporine : La comparaison des concentrations minimales de cyclosporine n’a révélé aucun effet de la présence de ganciclovir sur la pharmacocinétique de la cyclosporine; on a cependant observé des signes d’augmentation de la valeur maximale de créatinine sérique après la mise en route du traitement par le ganciclovir.
Didanosine : La didanosine a été associée à des cas de pancréatite. Au cours de trois essais contrôlés, une pancréatite a été signalée chez 2 % des patients prenant de la didanosine et CYTOVENE (ganciclovir sodique pour injection) ou des capsules de ganciclovir. L’incidence était semblable dans les deux groupes (capsules et solution intraveineuse).
À part les anomalies des paramètres de laboratoire, le traitement concomitant par la zidovudine, la didanosine ou la zalcitabine n’a semblé influencer ni le type ni la fréquence des effets indésirables signalés, sauf qu’il a entraîné une augmentation modérée de l’incidence de diarrhée. Parmi les patients recevant CYTOVENE sous forme de ganciclovir sodique pour injection ou de capsules de ganciclovir, l’incidence de diarrhée était respectivement de 51 %et 49 % avec didanosine, comparativement à 39 %et 35 % sans didanosine.
Association imipénem-cilastatine : Des crises épileptiques ont été signalées chez des patients qui recevaient du ganciclovir et l’association imipénem-cilastatine en concomitance; il n’est pas possible d’exclure l’existence d’une interaction pharmacodynamique entre ces deux médicaments. TEVA-VALGANCICLOVIR ne doit être administré conjointement avec l’association imipénem-cilastatine que si les bienfaits escomptés justifient les risques éventuels.
Stavudine : L’administration concomitante de stavudine et de ganciclovir n’a donné lieu à aucune interaction pharmacocinétique statistiquement significative.
Il est possible que les médicaments qui inhibent la réplication des populations de cellules à division rapide comme les spermatogonies, les cellules de la moelle osseuse et celles des couches germinales de la peau et de la muqueuse gastro-intestinale aient des effets toxiques additifs lorsqu’ils sont administrés en même temps que le ganciclovir. En outre, la toxicité peut être accrue lorsque le ganciclovir/valganciclovir est administré en concomitance avec d’autres médicaments réputés myélodépresseurs ou connus pour occasionner une insuffisance rénale. En font partie les analogues nucléosidiques (p. ex. zidovudine, didanosine, stavudine), les immunosuppresseurs (p. ex. cyclosporine, tacrolimus, mofétilmycophénolate), les agents antinéoplasiques (p. ex. vincristine, vinblastine, doxorubicine, hydroxyurée), les anti-infectieux (triméthroprime/sulphonamides, dapsone, amphotéricine B, flucytosine, pentamidine) et le couple interférons pégylés/ribavirine. Par conséquent, l’administration concomitante de ces médicaments avec le valganciclovir ne devrait être envisagée que si les bienfaits potentiels l’emportent sur les risques potentiels.
Comme le ganciclovir est éliminé par les reins par filtration glomérulaire et sécrétion tubulaire active (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Pharmacocinétique, Élimination), l’administration concomitante de valganciclovir et d’antirétroviraux qui partagent la voie de la sécrétion tubulaire, comme les inhibiteurs nucléosidiques ou nucléotidiques de la transcriptase inverse, risque de modifier les concentrations plasmatiques de valganciclovir et/ou du médicament administré en concomitance.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Attention – Il est essentiel de respecter scrupuleusement les recommandations posologiques afin d’éviter un surdosage.
- TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) est administré par voie orale et doit être pris avec des aliments (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Pharmacocinétique, Absorption). Après administration orale, le valganciclovir est transformé rapidement et largement en ganciclovir. La biodisponibilité du ganciclovir à partir de TEVA-VALGANCICLOVIR est significativement plus élevée que celle du ganciclovir administré par voie orale. Il faut suivre à la lettre les recommandations suivantes concernant la posologie et l’administration de TEVA-VALGANCICLOVIR (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités et SURDOSAGE).
Chez les patients hémodialysés, la posologie doit être ajustée (ClCr < 10 mL/min) (voir
MISES EN GARDE ET PRÉCAUTIONS : Généralités, Patients hémodialysés; POSOLOGIE ET ADMINISTRATION : Ajustement posologique).
- Une leucopénie, une neutropénie, une anémie, une thrombocytopénie, une pancytopénie, une dépression médullaire et une anémie aplasique, de caractère grave, ont été observées chez des sujets traités par le chlorhydrate de valganciclovir (et le ganciclovir). Le traitement ne doit pas être entrepris si le nombre absolu de neutrophiles est < 500/mcL, le taux d’hémoglobine < 80 g/L ou le nombre de plaquettes < 25 000/mcL (voir MISES EN GARDE ET PRÉCAUTIONS : Toxicité hématologique, Surveillance et épreuves de laboratoire et EFFETS INDÉSIRABLES).
- Étant donné la fréquence de leucopénie, de granulopénie (neutropénie), d’anémie, de thrombocytopénie, de pancytopénie, d’insuffisance médullaire et d’anémie aplasique chez les patients qui prennent du chlorhydrate de valganciclovir, on recommande d’effectuer fréquemment des hémogrammes et des numérations plaquettaires, surtout si le ganciclovir ou un autre analogue nucléosidique a déjà causé une cytopénie chez le patient ou si le nombre de neutrophiles est inférieur à 1000/mcL au début du traitement. Il y a lieu de surveiller attentivement le taux de créatinine sérique ou la clairance de la créatinine pour pouvoir faire les ajustements posologiques en fonction du degré d’insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Dose recommandée pour le traitement de la rétinite à CMV chez les sujets adultes qui ont une fonction rénale normale
Traitement d’induction : En présence d’une rétinite à CMV évolutive, la posologie recommandée est de 900 mg deux fois par jour (avec de la nourriture) pendant 21jours. Un traitement d’induction prolongé peut accroître le risque de myélotoxicité (voir MISES EN GARDE ET PRÉCAUTIONS : Toxicité hématologique).
Traitement d’entretien : Après le traitement d’induction ou chez les sujets qui présentent une rétinite à CMV non évolutive, la posologie recommandée est de 900 mg une fois par jour (avec de la nourriture). Si la rétinite s’aggrave, on peut envisager de répéter le traitement d’induction (voir Traitement d’induction). La durée du traitement d’entretien doit être établie sur une base individuelle.
Dose recommandée pour la prévention d’une maladie à CMV chez les patients adultes après une transplantation d’organe solide
Chez les patients qui ont subi une transplantation d’organe solide, la dose recommandée est de 900 mg une fois par jour (avec de la nourriture); le traitement doit être instauré dans les 10 jours suivant la transplantation et se poursuivre jusqu’à 100 jours après la chirurgie.
On ne dispose d’aucune donnée sur l’innocuité et l’efficacité du chlorhydrate de valganciclovir dans la prévention d’une maladie à CMV au-delà du suivi de 6 mois après la chirurgie chez les patients ayant subi une transplantation d’organe solide.
Ajustement posologique
Réduction de la dose : Il faut réduire la dose de TEVA-VALGANCICLOVIR chez les insuffisants rénaux (voir Insuffisance rénale). Une diminution de la dose est également à considérer dans les cas de neutropénie, d’anémie ou de thrombocytopénie (voir EFFETS INDÉSIRABLES). Il ne faut pas administrer TEVA-VALGANCICLOVIR en présence d’une neutropénie grave (NAN < 500/mcL), d’une thrombocytopénie grave (nombre de plaquettes < 25 000/mcL) ou d’une anémie grave (taux d’hémoglobine < 80 g/L).
Insuffisance rénale : Il convient de surveiller étroitement le taux de créatinine sérique ou la clairance estimée de la créatinine. La posologie doit être adaptée en fonction de la clairance de la créatinine chez les patients adultes, tel qu’indiqué dans le tableau 7 ci-dessous (voir MISES EN GARDE ET PRÉCAUTIONS : Fonction rénale et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Populations et états pathologiques particuliers, Insuffisants rénaux).
L’algorithme de la réduction de la posologie a été établi à partir des taux d’exposition prévus au ganciclovir. Le niveau d’exposition chez les patients atteints d’insuffisance rénale peut être plus élevé que chez les personnes ayant une fonction rénale normale. Il faut donc intensifier la surveillance afin de déceler tout signe de cytopénie (voir MISES EN GARDE ET PRÉCAUTIONS : Épreuves de laboratoire).
Patients hémodialysés
Chez les patients hémodialysés, la posologie doit être ajustée (ClCr < 10 mL/min), tel qu’indiqué dans les recommandations posologiques du tableau 7 ci-dessous (voir MISES EN GARDE ET PRÉCAUTIONS : Patients hémodialysés, POSOLOGIE ET ADMINISTRATION : Considérations posologiques).
Tableau 7. Ajustement posologique en présence d’insuffisance rénale – Comprimés de chlorhydrate de valganciclovir
| ClCr* | Traitement de la rétinite à CMV | Prophylaxie de la maladie à | ||
| (mL/min) | CMV en présence de greffe | |||
| Dose d’induction | Dose d’entretien | d’organe solide | ||
| Comprimés de | Comprimés de | Comprimés de chlorhydrate de | ||
| chlorhydrate de | chlorhydrate de | valganciclovir | ||
| valganciclovir | valganciclovir | |||
| > 60 | 900 mg 2 f.p.j. | 900 mg l f.p.j. | 900 mg l f.p.j. | |
| 40 ‒ 59 | 450 mg 2 f.p.j. | 450 mg l f.p.j. | 450 mg l f.p.j. | |
| 25 ‒ 39 | 450 mg l f.p.j. | 450 mg tous les 2 jours | 450 mg tous les 2 jours | |
| 10 ‒ 24 | 450 mg tous les 2 jours | 450 mg deux fois par | 450 mg deux fois par semaine | |
| semaine | ||||
| < 10 | Non recommandé | Non recommandé | Non recommandé | |
| * La clairance estimée de la créatinine est calculée à partir des taux de créatinine sérique selon l’équation suivante : | ||||
| Hommes = (140 ‒ âge [ans] × (poids corporel [kg])_____ | |
| (72) × (0,011 × taux de créatinine sérique [mcmol/L]) | |
Femmes = 0,85 × valeur chez l’homme
Dose oubliée
Il faut prendre la dose oubliée dès que l’on s’en rend compte, puis revenir à la prise normale. Il ne faut pas prendre deux doses de TEVA-VALGANCICLOVIR en même temps.
Administration
TEVA-VALGANCICLOVIR doit être pris par voie orale avec de la nourriture (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Absorption).
SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
Expérience de surdosage avec les comprimés de chlorhydrate de valganciclovir et le ganciclovir intraveineux
Le ganciclovir est facilement éliminé par hémodialyse. Les données obtenues au cours d’une hémodialyse intermittente chez des patients ayant reçu du valganciclovir ont montré que la clairance estimée obtenue par dialyse était de 138 mL/min ± 9,1 % (N = 3), et la demi-vie au cours de la dialyse était estimée à 3,47 h (N = 6). Une séance de dialyse de 3 heures permettait d’éliminer 55 % du ganciclovir (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Populations particulières et états pathologiques, Hémodialyse).
Une insuffisance médullaire (aplasie médullaire) fatale a été signalée chez un adulte qui avait pris pendant plusieurs jours une dose correspondant à au moins 10 fois la dose recommandée compte tenu de son degré d’insuffisance rénale (clairance de la créatinine réduite).
On prévoit qu’un surdosage par TEVA-VALGANCICLOVIR pourrait entraîner une toxicité rénale accrue (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités et POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).
Des comptes rendus issus des essais cliniques ou reçus pendant la pharmacovigilance font état de cas de surdosage de ganciclovir intraveineux dont certains ont entraîné le décès. Dans certains cas cependant, le surdosage n’a entraîné aucune réaction indésirable. La majorité des patients ont présenté une ou plusieurs des réactions suivantes :
Toxicité gastro-intestinale : douleur abdominale, diarrhée, vomissements.
Toxicité hématologique : myélosuppression, comprenant la pancytopénie, insuffisance médullaire, leucopénie, neutropénie, granulocytopénie.
Hépatotoxicité : hépatite, anomalies de la fonction hépatique.
Neurotoxicité : tremblements généralisés, crises épileptiques.
Néphrotoxicité : aggravation de l’hématurie chez un patient atteint d’insuffisance rénale préexistante, atteinte rénale aiguë, hausse de la créatinine.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le valganciclovir est un ester L-valylique (promédicament) du ganciclovir existant sous la forme d’un mélange de deux diastéréoisomères. Après son administration orale, les deux diastéréoisomères sont transformés rapidement en ganciclovir par des estérases intestinales et hépatiques. Le ganciclovir est un analogue de synthèse de la 2’-désoxyguanosine, qui inhibe la réplication des herpèsvirus in vitro et in vivo.
Dans les cellules infectées par le CMV, le ganciclovir est initialement phosphorylé en ganciclovir monophosphate par la protéine kinase virale, UL97. Une phosphorylation ultérieure sous l’effet de kinases cellulaires donne le ganciclovir triphosphate, qui subit ensuite un lent métabolisme intracellulaire. Ces réactions se produisent dans les cellules infectées par le CMV (demi-vie de 18 heures) et les cellules infectées par le HSV (demi-vie entre 6 et 24 heures) après l’élimination du ganciclovir extracellulaire. Comme la phosphorylation est largement dépendante de la kinase virale, la phosphorylation du ganciclovir se produit préférentiellement dans les cellules infectées par le virus.
L’activité virustatique du ganciclovir est due à l’inhibition de la synthèse de l’ADN viral par : (a) inhibition compétitive de l’incorporation du désoxyguanosine-triphosphate dans l’ADN par l’ADN-polymérase virale; (b) incorporation du ganciclovir triphosphate dans l’ADN viral, provoquant l’arrêt de l’élongation de la chaîne d’ADN viral ou la limitant considérablement.
La concentration médiane de ganciclovir qui inhibe la réplication du CMV (CI50) in vitro (souches cultivées en laboratoire ou isolats cliniques) se situait entre 0,02 et 3,58 mcg/mL (0,08 et 14,32 mcM). Le ganciclovir inhibe la prolifération in vitro des cellules de mammifères (CCI50) à des concentrations plus élevées s’échelonnant entre 10,21 et > 250 mcg/mL (40 à > 1000 mcM). Les cellules souches hématopoïétiques de la moelle osseuse sont plus sensibles (CCI50 0,69 à 3,06 mcg/mL; 2,7 à 12 mcM). La relation entre la sensibilité in vitro du CMV au ganciclovir et la réponse clinique n’a pas été établie.
Pharmacocinétique
Absorption : Le valganciclovir, promédicament du ganciclovir, est bien absorbé et est rapidement biotransformé en ganciclovir dans la paroi intestinale et le foie. La biodisponibilité absolue du ganciclovir à partir des comprimés de chlorhydrate de valganciclovir après l’ingestion de nourriture avoisinait 60 % (trois études, n = 18; n = 16; n = 28). La relation de proportionnalité entre la dose et l’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC) du ganciclovir après l’administration de comprimés de chlorhydrate de valganciclovir dans la gamme de 450 mg à 2625 mg a été démontrée uniquement après la prise d’aliments. L’exposition générale au promédicament, le valganciclovir, a été transitoire et faible; l’ASC24 h et la Cmax du valganciclovir équivalaient respectivement à 1 % et 3 % environ de celles du ganciclovir.
Quand les comprimés de chlorhydrate de valganciclovir ont été administrés avec des aliments à une dose de 900 mg, l’ASC sur une période de 24 heures était de 28,0 ± 8,9 mcg•h/mL (n = 75) et le pic plasmatique (Cmax) de 5,37 ± 1,53 mcg/mL (n = 76).
Effets des aliments
L’administration de comprimés de chlorhydrate de valganciclovir, à raison de 875 mg une fois par jour, avec un repas contenant 569 calories (31,1 g de matières grasses, 51,6 g de glucides et 22,2 g de protéines), à 16 sujets infectés par le VIH a augmenté l’ASC à l’état d’équilibre du ganciclovir de 30 % (IC95 % : 12 à 51 %) et la Cmax de 14 % (IC95 % : -5 à 36 %), sans prolonger le délai d’obtention du pic plasmatique (tmax). On recommande donc de prendre TEVA-VALGANCICLOVIR avec des aliments (voir POSOLOGIE ET ADMINISTRATION).
Distribution : Vu la transformation rapide du valganciclovir en ganciclovir, on n’a pas déterminé le taux de liaison du valganciclovir aux protéines plasmatiques. La liaison du ganciclovir aux protéines plasmatiques a été de respectivement 1 % et 2 % aux concentrations de 0,5 et 51 mcg/mL. À la suite de l’administration intraveineuse, le volume de distribution du ganciclovir à l’état d’équilibre était de 0,680 ± 0,161 L/kg (n = 114).
Après l’administration de comprimés de chlorhydrate de valganciclovir, on n’a noté aucune corrélation entre l’ASC du ganciclovir et le poids; il n’est donc pas nécessaire de modifier la posologie du chlorhydrate de valganciclovir en fonction du poids.
Métabolisme : Le valganciclovir est rapidement hydrolysé en ganciclovir; on n’a pas décelé d’autres métabolites. Quant au ganciclovir, il n’est pas métabolisé de façon significative (1 %-2 %).
Élimination : À l’instar du ganciclovir, le valganciclovir est éliminé principalement par les reins, par filtration glomérulaire et sécrétion tubulaire active. La clairance totale du ganciclovir intraveineux était de 3,05 ± 0,81 mL/min/kg (n = 86) et la clairance rénale de 2,40 ± 0,93 mL/min/kg (n = 46). Chez les patients dont la fonction rénale est normale, plus de 90 % du ganciclovir administré par voie intraveineuse ont été récupérés dans l’urine sous forme non métabolisée dans une période de 24 heures. Toujours chez les patients dont la fonction rénale est normale, les concentrations plasmatiques de valganciclovir diminuent après l’atteinte de la concentration maximale, la demi-vie variant de 0,4 à 2,0 heures. Chez ces patients, les concentrations de ganciclovir diminuent avec une demi-vie variant de 3,5 à 4,5 heures comme il est aussi observé après une administration directe de ganciclovir par voie intraveineuse.
La demi-vie terminale (t½) du ganciclovir après l’administration de comprimés de chlorhydrate de valganciclovir à des sujets en bonne santé ou infectés par le VIH/CMV était de 4,18 ± 0,80 heure (n = 244), comparativement à 3,85 ± 0,74 heures (n = 87) après l’administration du ganciclovir intraveineux. Chez les transplantés hépatiques, la t½ du ganciclovir suivant la prise de 900 mg de chlorhydrate de valganciclovir sous forme de comprimés était de 5,10 ± 1,10 heures (n = 28), par rapport à 5,17 ± 1,39 heures (n = 27) après l’administration du ganciclovir par voie intraveineuse.
Populations et états pathologiques particuliers
Enfants : Les paramètres pharmacocinétiques du chlorhydrate de valganciclovir parmi la population pédiatrique n’ont pas été bien établis (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Enfants et ESSAIS CLINIQUES).
Personnes âgées : Aucune étude sur le chlorhydrate de valganciclovir n’a été effectuée chez les personnes de plus de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Personnes âgées). Cependant, comme le valganciclovir est un promédicament du ganciclovir et parce que le ganciclovir est principalement excrété par les reins et que la clairance rénale diminue avec l’âge, on peut s’attendre à une diminution de la clairance totale du ganciclovir et à une prolongation de la demi-vie du ganciclovir chez les personnes âgées.
Sexe : Les données sont insuffisantes pour mettre en évidence un quelconque effet du sexe sur la pharmacocinétique du valganciclovir.
Race : Les données sont insuffisantes pour mettre en évidence un quelconque effet de la race sur la pharmacocinétique du valganciclovir.
Insuffisance rénale : Les paramètres pharmacocinétiques du ganciclovir après l’administration d’une dose orale unique de 900 mg de comprimés de chlorhydrate de valganciclovir ont été évalués chez 24 insuffisants rénaux adultes par ailleurs en santé.
Tableau 8. Paramètres pharmacocinétiques du ganciclovir suivant l’administration orale d’une dose unique de 900 mg de chlorhydrate de valganciclovir sous forme de comprimés
| Clairance de la créatinine | n | Clairance apparente | ASC au dernier | Demi-vie (heures) | ||
| approx. | (mL/min) | prélèvement | Moyenne ± ET | |||
| (mL/min) | Moyenne ± ET | (mcg•h/mL) | ||||
| Moyenne ± ET | ||||||
| 51 ‒ 70 21 ‒ 50 11 ‒ 20 ≤ 10 | 6 6 6 6 | 249 ± 99 136 ± 64 45 ± 11 12,8 ± 8 | 49,5 ± 22,4 91,9 ± 43,9 223 ± 46 366 ± 66 | 4,85 ± 1,4 10,2 ± 4,4 21,8 ± 5,2 67,5 ± 34 | ||
La présence d’une dysfonction rénale a entraîné une réduction de la clairance du ganciclovir à partir du valganciclovir et une augmentation correspondante de la demi-vie terminale. Il faut donc ajuster la posologie du chlorhydrate de valganciclovir en présence d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS : Fonction rénale et POSOLOGIE ET ADMINISTRATION : Ajustement posologique, Insuffisance rénale).
Hémodialyse
Le ganciclovir est facilement éliminé par hémodialyse. Les données obtenues au cours d’une hémodialyse intermittente chez des patients ayant reçu du valganciclovir ont montré que la clairance estimée obtenue par dialyse était de 138 mL/min ± 9,1 % (N = 3), et la demi-vie au cours de la dialyse était estimée à 3,47 h (N = 6). Une séance de dialyse de 3 heures permettait d’éliminer 55 % du ganciclovir.
Insuffisance hépatique : aucune étude pharmacocinétique n’a été menée auprès de patients atteints d’insuffisance hépatique traités par le valganciclovir et aucune donnée pharmacocinétique n’a été recueillie dans cette population de patients.
ENTREPOSAGE ET STABILITÉ
Comprimés TEVA-VALGANCICLOVIR : Conserver entre 15 °C et 30 °C dans un contenant fermé hermétiquement.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
La prudence est de rigueur pendant la manipulation des comprimés TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir). Les comprimés ne doivent être ni cassés ni broyés. Le valganciclovir étant considéré comme un agent tératogène et carcinogène possible chez l’humain, des précautions seront prises lors de la manutention des comprimés cassés (voir MISES EN GARDE ET PRÉCAUTIONS : Fonction sexuelle / reproduction). Éviter le contact direct des comprimés cassés ou broyés, de la poudre ou de la solution reconstituée avec la peau ou les muqueuses. Advenant un tel contact, nettoyer à fond la surface avec de l’eau et du savon et rincer abondamment les yeux à l’eau stérile ou à l’eau claire en l’absence d’eau stérile.
Élimination des médicaments non utilisés / périmés : L’élimination de produits pharmaceutiques dans l’environnement doit être minimisée. Les médicaments ne doivent pas être jetés dans les eaux d’égout, et il ne faut pas non plus les jeter dans les ordures ménagères. Utiliser les « systèmes de collecte » locaux, le cas échéant. Il existe plusieurs lignes directrices relatives à la manutention et à l’élimination des substances pharmaceutiques dangereuses (médicaments cytotoxiques compris) (p. ex. celles de la SCPH, 1997). L’élimination des comprimés TEVA-VALGANCICLOVIR se fera conformément aux directives ou exigences provinciales et municipales et à celles de l’hôpital concerné.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimé pelliculé
Composition : Chaque comprimé contient 496,3 mg de chlorhydrate de valganciclovir (correspondant à 450 mg de valganciclovir). Ingrédients non médicinaux : cellulose microcristalline, crospovidone, dioxyde de titane, hypromellose, lactose monohydraté, mannitol, oxyde de fer rouge, silice colloïdale anhydre, stéarate de magnésium et triacétine.
Présentation : TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) en comprimés à 450 mg est offert en flacons contenant 60 comprimés pelliculés roses, à bords biseautés et ovales, portant l’inscription « 93 » sur un côté et « 5465 » sur l’autre.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse : Valgancyclovir
Nom commercial : TEVA-VALGANCICLOVIR
Dénomination commune : Chlorhydrate de valganciclovir
Nom chimique : Ester de L-valine avec monochlorhydrate de 9-[[2-hydroxy-1-
(hydroxyméthyl)éthoxy]méthyl]-guanine
Formule brute : C14H22N6O5 • HCl
Masse moléculaire : 390,83 g/mol
Formule développée :
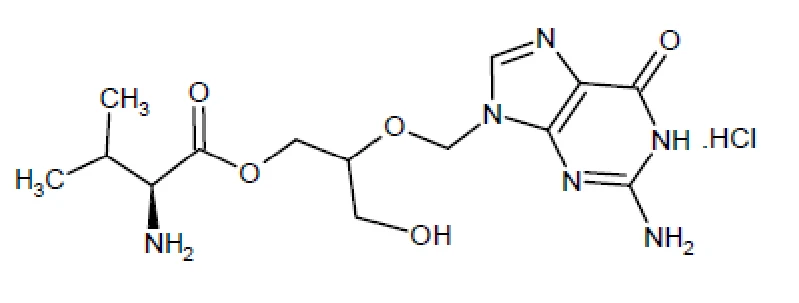
Aspect physique : Le chlorhydrate de valganciclovir se présente sous forme de poudre de couleur blanche à blanc cassé.
Solubilité : Le chlorhydrate de valganciclovir est une substance hydrophile polaire ayant une solubilité de 70 mg/mL dans l’eau à 25 °C au pH de 7,0.
pKa : 7,6
Coefficient de partage : À pH de 7,0, le coefficient de partage n-octanol/eau du chlorhydrate de valganciclovir est de 0,0095.
Point de fusion : Le chlorhydrate de valganciclovir fond avec décomposition à une température supérieure à 180 °C.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de chlorhydrate de valganciclovir à 450 mg — Teva-Valganciclovir (Teva Canada Limitée) et Valcyte (Hoffman-La Roche Limitée) — mesurés dans le cadre d’une étude de biodisponibilité croisée à deux variables indépendantes menée à l’insu chez 32 adultes de sexe masculin et de sexe féminin en bonne santé ayant reçu, après répartition aléatoire, une dose unique de 2 comprimés alors qu’ils étaient à jeun.
Valganciclovir (2 comprimés à 450 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Produit à l’essai* | Produit de référence† | Rapport des moyennes géométriques (%) | IC90 % | ||||
ASCT‡ (ng•h/mL) | 402,25 409,18 (18,44%) | 428,02 443,79 (31,17%) | 93,98 | (88,88 – 99,37) | ||||
| ASCI (ng•h/mL) | 407,23 414,09 (18,24%) | 432,97 448,53 (30,82%) | 94,05 | (89,00 – 99,39) | ||||
| Cmax (ng/mL) | 281,42 291,94 (27,83%) | 296,90 309,32 (30,52%) | 94,78 | (87,69 – 102,46) | ||||
tmax§ (h) | 0,703 (36,37) | 0,891 (38,96) | ||||||
| t½§ (h) | 1,00 (22,91) | 0,95 (20,59) | ||||||
* Comprimés Teva-Valganciclovir à 450 mg (Teva Canada Limitée).
† Les comprimés Valcyte à 450 mg (Hoffman-La Roche Limitée) ont été achetés au Canada. § Exprimé sous forme de moyenne arithmétique (% CV) uniquement
Traitement d’induction de la rétinite à CMV : étude WV15376
Dans une étude à répartition aléatoire, ouverte et contrôlée, 160 patients atteints du sida et d’une rétinite à CMV récemment diagnostiquée ont été répartis au hasard pour recevoir un traitement par du chlorhydrate de valganciclovir sous forme de comprimés (900 mg deux fois par jour pendant 21 jours, puis 900 mg une fois par jour pendant 7 jours) ou par CYTOVENE-IV (ganciclovir sodique pour injection) (5 mg/kg deux fois par jour pendant 21 jours, puis 5 mg/kg une fois par jour pendant 7 jours).
Les participants à l’étude présentaient les caractéristiques suivantes : hommes (91 %), Blancs (53 %), Hispaniques (31 %) et Noirs (11 %). L’âge médian était de 39 ans, le taux médian d’ARN VIH-1 au départ était de 4,9 log10 et la numération de CD4 médiane était de 23 cellules/mm3. Une évaluation de l’évolution de la rétinite à CMV par examen « à l’insu » de photographies de la rétine prises au début de l’étude et à la semaine 4 constituait la principale mesure du résultat du traitement d’induction de 3 semaines. Le tableau 9 présente les résultats après 4 semaines.
Tableau 9. Examen « à l’insu » de photographies de la rétine à la semaine 4 dans l’étude WV15376
| CYTOVENE-IV | Chlorhydrate de | ||
| valganciclovir | |||
| Évolution de la rétinite à CMV après 4 semaines | n = 80 | n = 80 | |
| Évolution | 7 63 | 7 64 | |
| Aucune évolution | |||
| Décès | 2 1 1 | 1 2 1 | |
| Arrêt du traitement en raison de réactions indésirables | |||
| Ne s’est pas présenté de nouveau à la clinique | |||
| Rétinite à CMV non confirmée au début de l’étude ou | 6 | 5 | |
| impossibilité d’interpréter les photos prises au départ | |||
Chez les patients évaluables, des signes visibles sur les photographies d’évolution de la maladie ont été observés chez 7 patients sur 70 (10 %) du groupe traité par le ganciclovir intraveineux et de 7 patients sur 71 (9,7 %) traités par le chlorhydrate de valganciclovir. La différence dans la proportion de cas actifs était de 0,1 % (IC à 95 % : -9,7 % à 10,0 %). Selon la définition de l’efficacité comparable établie a priori, les comprimés de chlorhydrate de valganciclovir à 900 mg deux fois par jour se sont révélés aussi efficaces que le ganciclovir intraveineux à 5 mg/kg deux fois par jour.
Traitement d’entretien de la rétinite à CMV
On ne dispose d’aucune donnée clinique comparative sur l’efficacité du chlorhydrate de valganciclovir dans le traitement d’entretien de la rétinite à CMV parce que tous les patients de l’étude WV15376 ont reçu du chlorhydrate de valganciclovir après la semaine 4 (traitement ouvert). Cependant, l’ASC du ganciclovir est semblable après l’administration de valganciclovir à raison de 900 mg une fois par jour et de ganciclovir intraveineux à 5 mg/kg une fois par jour. Même si la Cmax du ganciclovir est moins élevée après administration de valganciclovir qu’après l’administration de ganciclovir intraveineux, elle est plus élevée que la Cmax obtenue après l’administration de ganciclovir oral (voir la figure 1 de la section PHARMACOLOGIE DÉTAILLÉE). Par conséquent, l’emploi du valganciclovir comme traitement d’entretien est étayé par un profil de concentration plasmatique en fonction du temps semblable au profil de deux produits homologués pour le traitement d’entretien de la rétinite à CMV.
Prévention de la maladie à CMV après une transplantation d’organe solide : étude PV16000 Une étude clinique à double insu et avec double placebo et traitement de comparaison actif a été menée auprès de 372 patients ayant subi une transplantation cardiaque, hépatique ou rénale et présentant un risque élevé de maladie à CMV (donneur séropositif pour le CMV/receveur séronégatif [(D+/R-)]. Les patients ont été répartis au hasard (selon un rapport chlorhydrate de valganciclovir/ganciclovir oral de 2:1) pour recevoir soit du chlorhydrate de valganciclovir en comprimés (900 mg une fois par jour) ou du ganciclovir oral (1000 mg trois fois par jour); le traitement débutait dans les 10 jours suivant la transplantation et se poursuivait jusqu’au jour 100 après l’intervention chirurgicale. La proportion de patients chez qui la maladie à CMV est survenue, y compris le syndrome à CMV et/ou l’infection tissulaire invasive à CMV, au cours des 6 premiers mois suivant la transplantation était de 12,1 % chez les patients traités par le chlorhydrate de valganciclovir (n = 239) comparativement à 15,2 % dans le groupe traité par le ganciclovir oral (n = 125). Cependant, chez les transplantés hépatiques, l’incidence d’infection tissulaire invasive à CMV était significativement plus élevée dans le groupe chlorhydrate de valganciclovir que dans le groupe ganciclovir. Le tableau 10 résume ces résultats.
Tableau 10. Pourcentage de patients atteints de la maladie à CMV et d’une infection tissulaire invasive à CMV, selon le type d’organe : population de l’analyse IDT à 6 mois (Comité de surveillance du critère d’évaluation)
| Maladie à CMV1 | Infection tissulaire | Syndrome à CMV | ||||||||||||||||||||||||||||
| invasive à | ||||||||||||||||||||||||||||||
| CMV | ||||||||||||||||||||||||||||||
| Organe | VGCV | GCV | VGCV | GCV | VGCV | GCV | ||||||||||||||||||||||||
| (n = 239) | (n = 125) | (n = 239) | (n = 125) | (n = 239) | (n = 125) | |||||||||||||||||||||||||
| 19 % | 12 % | 14 % | 3 % | 5 % | 9 % | |||||||||||||||||||||||||
| Foie (n = 177) | ||||||||||||||||||||||||||||||
| (22/118) | (7/59) | (16/118) | (2/59) | (6/118) | (5/59) | |||||||||||||||||||||||||
| Rein (n = 120) | 6 % | 23 % | 1 % | 5 % | 5 % | 18 % | ||||||||||||||||||||||||
| (5/81) | (9/39) | (1/81) | (2/39) | (4/81) | (7/39) | |||||||||||||||||||||||||
| Cœur (n = 56) | 6 % | 10 % | 0 % | 5 % | 6 % | 5 % | ||||||||||||||||||||||||
| (2/35) | (2/21) | (0/35) | (1/21) | (2/35) | (1/21) | |||||||||||||||||||||||||
| Rein / Pancréas (n = 11) | 0 % | 17 % | 0 % | 17 % | 0 % | 0 % | ||||||||||||||||||||||||
| (0/5) | (1/6) | (0/5) | (1/6) | (0/5) | (0/6) | |||||||||||||||||||||||||
GCV = ganciclovir oral; VGCV = chlorhydrate de valganciclovir
1 Nombre de patients atteints d’une maladie à CMV = nombre de patients atteints d’une infection tissulaire invasive à CMV + nombre de patients atteints d’un syndrome à CMV.
La majorité des cas de maladie à CMV sont survenus après la fin de la phase de traitement, lorsque les patients ne recevaient plus de traitement prophylactique contre le CMV par le ganciclovir oral ou par le valganciclovir. Pendant la période suivant le traitement, l’intervalle avant l’apparition de la maladie à CMV était généralement plus court dans le groupe traité par le ganciclovir.
L’incidence du rejet aigu de greffes jusqu’à 6 mois après la transplantation était légèrement plus élevée dans le groupe ganciclovir (36,0 %, vs 29,7 % dans le groupe valganciclovir).
La prolongation de la prophylaxie par le chlorhydrate de valganciclovir jusqu’à 200 jours après la transplantation pourrait entraîner un certain bienfait chez les receveurs d’une transplantation rénale à risque élevé (D+/R-). Toutefois, une plus grande incidence d’effets indésirables liés au traitement, y compris de leucopénie et de neutropénie, a été observée lorsque la prophylaxie était prolongée jusqu’à 200 jours après la transplantation, comparativement à 100 jours après la transplantation. La décision de prolonger la prophylaxie doit être prise uniquement lorsque les bienfaits potentiels l’emportent sur les risques (voir MISES EN GARDE et PRÉCAUTIONS).
Utilisation chez les enfants
La pharmacocinétique et l’innocuité du valganciclovir ont été étudiées chez 109 enfants ayant reçu une transplantation d’organe solide. Les effets indésirables les plus fréquents (signalés par plus de 10 % des patients) chez ces patients comprenaient la diarrhée (32 %), la pyrexie (24 %), l’hypertension (22 %), l’infection des voies respiratoires supérieures (22 %), les vomissements (21 %), l’anémie (14 %), la neutropénie (13 %), la constipation (11 %), les nausées (11 %) et le rejet de greffon (10 %).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Divers essais d’innocuité pharmacologiques ont été menés en vue d’évaluer l’effet du valganciclovir sur les principaux systèmes. On n’a relevé aucun effet cliniquement pertinent sur les reins, l’appareil digestif, le système neurovégétatif et l’appareil cardiorespiratoire ni sur le comportement apparent.
Pharmacologie humaine
Comme le ganciclovir est éliminé principalement par les reins, il faut réduire la posologie de TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) en fonction de la clairance de la créatinine. La section POSOLOGIE ET ADMINISTRATION contient les recommandations posologiques chez les insuffisants rénaux.
Les propriétés pharmacocinétiques du valganciclovir ont été évaluées chez des patients séropositifs pour le VIH et le CMV, chez des patients atteints du sida et d’une rétinite à CMV et chez des patients ayant subi une transplantation d’organe solide.
Les paramètres qui déterminent l’exposition au ganciclovir administré sous forme de valganciclovir sont l’absorption orale du valganciclovir et l’excrétion rénale du ganciclovir.
Les paramètres pharmacocinétiques du ganciclovir après l’administration de 900 mg de valganciclovir une fois par jour, de 5 mg/kg de ganciclovir i.v. une fois par jour et de 1000 mg de ganciclovir oral trois fois par jour sont résumés dans le tableau 11.
Tableau 11. Paramètres pharmacocinétiques* moyens chez des volontaires sains et des adultes séropositifs pour le VIH ou le CMV à la dose d’entretien
| Présentation | Comprimés de chlorhydrate de | CYTOVENE IV | Capsules de ganciclovir | ||
| valganciclovir | |||||
| Posologie | 900 mg 1 f.p.j. avec des aliments | 5 mg/kg 1 f.p.j. | 1000 mg 3 f.p.j. avec des | ||
| aliments | |||||
| ASC0-24 h (mcg•h/mL) | 29,1+9,7 (3 études, n = 57) | 26,5 ± 5,9 (4 études, n = 68) | Min. et max. des moyennes | ||
| 12,3 - 19,2 | |||||
| (6 études, n = 94) | |||||
| Cmax (mcg/mL) | 5,61 + 1,52 (3 études, n = 58) | 9,46 ± 2,02 (4 études, n = 68) | Min. et max. des moyennes | ||
| 0,955 - 1,40 | |||||
| (6 études, n = 94) | |||||
| Biodisponibilité | 59,4 + 6,1 (2 études, n = 32) | Sans objet | Min. et max. des moyennes | ||
| absolue (%) | 6,22 ± 1,29 - 8,53 ± 1,53 | ||||
| (2 études, n = 32) | |||||
| Demi-vie | 4,08 + 0,76 (4 études, n = 73) | 3,81 ± 0,71 (4 études, n = 69) | Min. et max. des moyennes | ||
| d’élimination (h) | 3,86 - 5,03 | ||||
| (4 études, n = 61) | |||||
| Clairance rénale | 3,21 + 0,75 (1 étude, n = 20) | 2,99 ± 0,67 (1 étude, n = 16) | Min. et max. des moyennes | ||
| (mL/min/kg) | 2,67 - 3,98 | ||||
| (3 études, n = 30) | |||||
*Ces données proviennent des études à dose unique ou à doses multiples réalisées auprès de sujets volontaires en santé, de sujets VIH+ et de sujets VIH+/CMV+ avec ou sans rétinite. Les concentrations plasmatiques de ganciclovir avaient tendance à être plus élevées chez les patients présentant une rétinite à CMV que chez les patients qui n’en sont pas atteints.
L’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC) du ganciclovir administré sous forme de comprimés de chlorhydrate de valganciclovir est comparable à l’ASC pour le ganciclovir i.v. L’ASC0-24 h du ganciclovir obtenue avec une dose unique de 900 mg de comprimés de chlorhydrate de valganciclovir chez des patients qui n’étaient pas à jeun était comparable à l’ASC0-24 h obtenue après l’administration par voie intraveineuse de 5 mg/kg de ganciclovir (42,69 mcg•h/mL contre 47,61 mcg•h/mL, respectivement). La Cmax de ganciclovir est 40 % plus faible après l’administration de valganciclovir qu’après l’administration de ganciclovir i.v. Durant le traitement d’entretien, l’ASC0-24 h et la Cmax du ganciclovir sont plus faibles après l’administration de ganciclovir oral (1000 mg trois fois par jour) qu’après l’administration de valganciclovir et de ganciclovir i.v. La Cmin de ganciclovir après l’administration de ganciclovir i.v. et de valganciclovir est plus faible que la Cmin de ganciclovir après l’administration de ganciclovir oral.
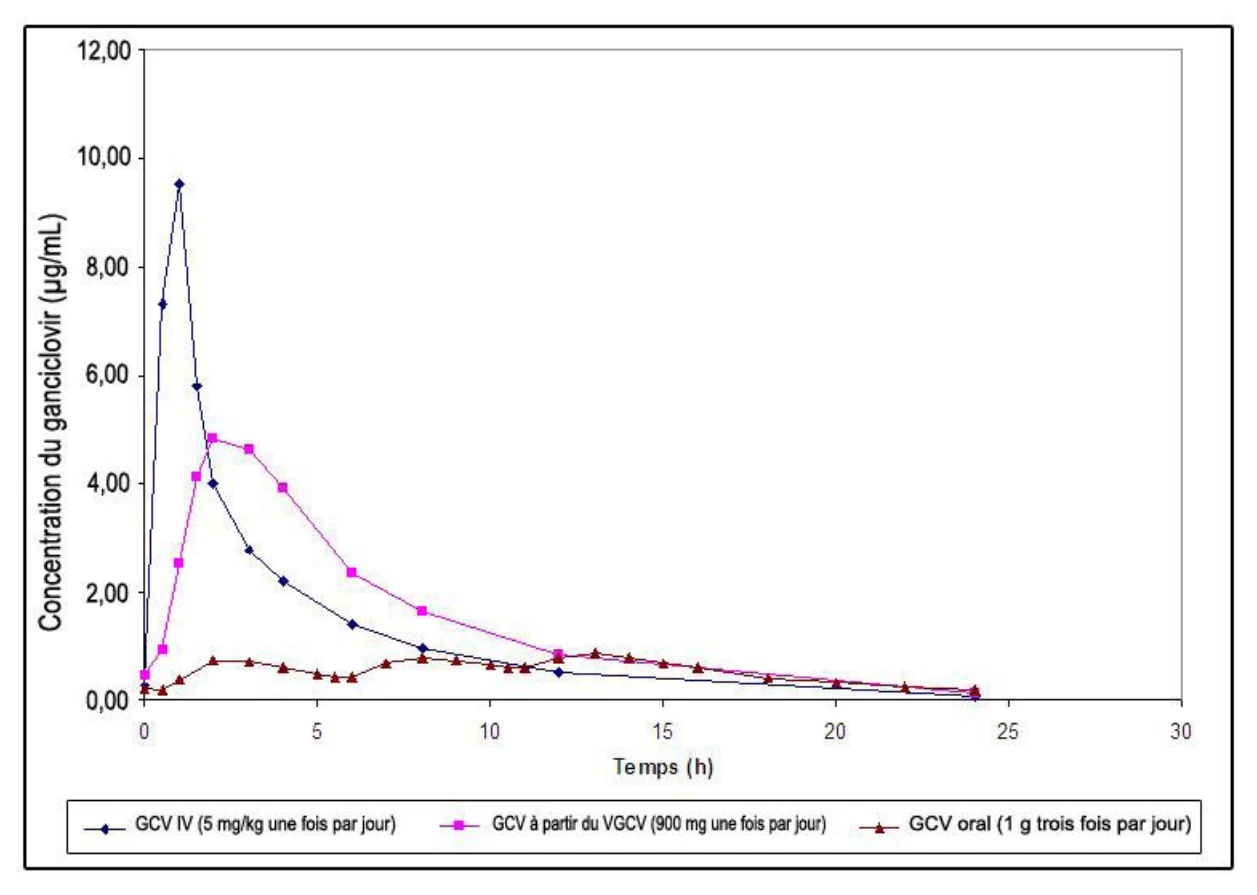
*Les courbes de la concentration plasmatique en fonction du temps pour le ganciclovir (GCV) administré sous forme de valganciclovir (VGCV) et pour le ganciclovir intraveineux ont été obtenues dans le cadre d’une étude à doses multiples (étude WV15376, n = 21 et n = 18 respectivement) menée chez des sujets VIH+/CMV+ atteints d’une rétinite à CMV. La courbe de la concentration plasmatique en fonction du temps pour le ganciclovir oral a été obtenue dans le cadre d’une étude à doses multiples (GAN2230, n = 24) menée chez des sujets VIH+/CMV+ qui n’étaient pas atteints de rétinite à CMV.
Figure 1 : Courbe de la concentration plasmatique de ganciclovir en fonction du temps chez des sujets séropositifs pour le VIH ou le CMV*.
Une étude menée sur le ganciclovir, l’étude GANS 2226, a montré que l’ASC du ganciclovir constitue le paramètre pharmacocinétique clé pour la prédiction de la réponse clinique.
Des hausses dans l’ASC0-24 h moyenne pour le ganciclovir ont été associées à des augmentations significatives sur le plan statistique de l’intervalle avant la progression de la rétinite à CMV lors d’analyses par le modèle de régression de Cox (p = 0,0002). Une analyse de régression à plusieurs variables a montré que le lien entre l’ASC0-24 h et l’intervalle avant la progression de la rétinite à CMV était hautement significatif sur le plan statistique (p = 0,0019), alors que le lien entre la Cmax et l’intervalle avant la progression de la rétinite à CMV ne l’était pas (p = 0,6022). Ces résultats indiquent que l’ASC0-24 h moyenne est un meilleur facteur de prédiction de l’intervalle avant la progression de la maladie, et que la Cmax moyenne n’ajoute aucune valeur de prédiction à l’ASC0-24 h moyenne.
Chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, l’exposition générale moyenne au ganciclovir était 1,7 fois plus élevée après l’administration de 900 mg une fois par jour de chlorhydrate de valganciclovir en comprimés qu’après l’administration de 1000 mg de ganciclovir en capsules trois fois par jour, quand les deux médicaments étaient administrés selon leurs algorithmes posologiques liés à la fonction rénale. L’exposition générale à l’état d’équilibre (ASC0-24 h) au ganciclovir chez des patients ayant subi une transplantation d’organe solide après l’administration orale de valganciclovir et de ganciclovir était respectivement de 46,3 ± 15,2 mcg et de 28,0 ± 10,9 mcg•h/mL.
D’après une analyse pharmacocinétique de sous-groupes, les valeurs obtenues relativement à l’exposition générale au ganciclovir étaient comparables chez tous les types de receveurs de transplantations d’organe solide (cœur, rein, foie).
Tableau 12. Valeurs moyennes des paramètres pharmacocinétiques du ganciclovir par type d’organe (étude PV16000)
| Paramètre | Capsules de ganciclovir | Comprimés de chlorhydrate |
| de valganciclovir | ||
| Posologie | 1000 mg 3 f.p.j. avec des | 900 mg 1 f.p.j. avec des |
| aliments | aliments | |
| Transplantés cardiaques | n = 13 | n = 17 |
| ASC0-24 h (mcg•h/mL) | 26,6 ± 11,6 | 40,2 ± 11,8 |
| Cmax (mcg/mL) | 1,4 ± 0,5 | 4,9 ± 1,1 |
| Demi-vie d’élimination (h) | 8,47 ± 2,84 | 6,58 ± 1,50 |
| Transplantés hépatiques | n = 33 | n = 75 |
| ASC0-24 h (mcg•h/mL) | 24,9 ± 10,2 | 46,0 ± 16,1 |
| Cmax (mcg/mL) | 1,3 ± 0,4 | 5,4 ± 1,5 |
| Demi-vie d’élimination (h) | 7,68 ± 2,74 | 6,18 ±1,42 |
| Transplantés rénaux* | n = 36 | n = 68 |
| ASC0-24 h (mcg•h/mL) | 31,3 ± 10,3 | 48,2 ± 14,6 |
| Cmax (ng/mL) | 1,5 ± 0,5 | 5,3 ± 1,5 |
| Demi-vie d’élimination (h) | 9,44 ± 4,37 | 6,77 ± 1,25 |
* Y compris les transplantations rein-pancréas.
La pharmacocinétique du chlorhydrate de valganciclovir chez des transplantés hépatiques stables a été évaluée dans le cadre d’une étude ouverte croisée en quatre segments (n = 28). La biodisponibilité du ganciclovir administré sous forme de valganciclovir (dose unique de 900 mg de chlorhydrate de valganciclovir) après l’ingestion de nourriture était environ 60 %.
L’ASC0-24 h du ganciclovir obtenue après l’administration d’une dose unique de 900 mg de chlorhydrate de valganciclovir chez des patients qui n’étaient pas à jeun était de 41,7 ± 9,9 mcg•h/mL (n = 28), comparativement à 48,2 ± 17,3 mcg•h/mL (n = 27) après l’administration de 5 mg/kg de ganciclovir intraveineux.
MICROBIOLOGIE
Effet antiviral : Traitement de la rétinite à CMV chez des patients atteints du sida
Dans une étude portant sur l’administration de comprimés de chlorhydrate de valganciclovir à des sujets atteints du sida pour le traitement d’une rétinite à CMV, l’effet antiviral des comprimés de chlorhydrate de valganciclovir a été mis en évidence par une diminution de l’excrétion virale (voir le tableau 13).
Tableau 13. Effet antiviral des comprimés de chlorhydrate de valganciclovir
| Cultures de CMV positives | Virémie à CMV objectivée par PCR | |||
| (amplification en chaîne par | ||||
| polymérase) qualitative | ||||
| Point | ||||
| Comprimés de | Comprimés de | |||
| Ganciclovir | ||||
| d’éval | chlorhydrate de | Ganciclovir intraveineux† | chlorhydrate de | |
| uation | intraveineux† | |||
| valganciclovir* | valganciclovir* | |||
| Avant le traitement | 46 % (33/71) | 65 % (46/71) | 40 % (31/77) | 51 % (39/76) |
| Semaine 4 | 7 % (4/58) | 6 % (4/64) | 4 % (3/71) | 3 % (2/70) |
* 900 mg 2 f.p.j. pendant 21 jours, puis 900 mg 1 f.p.j. pendant 7 jours
† 5 mg/kg 2 f.p.j. pendant 21 jours, puis 5 mg/kg 1 f.p.j. pendant 7 jours
Suppression virale : Prévention d’une maladie à CMV après une transplantation d’organe solide
Dans une étude sur l’emploi des comprimés de chlorhydrate de valganciclovir pour la prévention d’une maladie à CMV chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, l’incidence de virémie (charge virale du CMV supérieure au seuil de détection de 400 copies/mL) était inférieure dans le groupe valganciclovir pendant la période où les patients recevaient un traitement prophylactique avec le médicament de l’étude (2,9 %, contre 10,4 % dans le groupe ganciclovir). Six mois après la transplantation, la proportion de patients ayant présenté une virémie était comparable dans les deux groupes de traitement (39,7 % pour le valganciclovir contre 43,2 % pour le ganciclovir).
Activité antivirale contre les herpèsvirus humains
Les virus humains sensibles sont le cytomégalovirus (CMV), le virus de l’herpès simplex de types 1 et 2 (HSV-1, HSV-2), l’herpèsvirus hominis de types 6, 7 et 8 (HHV-6, HHV-7, HHV-8), le virus d’Epstein-Barr (EBV), le virus de la varicelle et du zona (VZV) et le virus de l’hépatite B. La mise en évidence d'une activité antivirale ne correspond pas nécessairement à une réponse clinique.
Résistance virale
Des virus peuvent acquérir une résistance au ganciclovir, après une administration prolongée du valganciclovir, par sélection de mutations au niveau du gène codant pour la kinase virale (UL97), responsable de la monophosphorylation du ganciclovir, ou du gène codant pour la polymérase virale (UL54). Les mutations du gène UL97 surviennent plus tôt et plus fréquemment que les mutations du gène UL54. Les virus contenant des mutations du gène UL97 sont résistants seulement au ganciclovir, M460V/I, H520Q, C592G, A594V, L595S et C603W étant les substitutions associées à une résistance au ganciclovir les plus fréquemment signalées, tandis que les virus contenant des mutations du gène UL54 peuvent manifester une résistance croisée à d’autres antiviraux qui ciblent la polymérase virale et vice versa. Les substitutions d’acides aminés dans le gène UL54 qui confèrent une résistance croisée au ganciclovir et au cidofovir sont généralement situées dans les domaines d’exonucléase et la région V, mais celles conférant une résistance croisée au foscarnet sont diverses quoique concentrées au niveau des régions II (codon 696-742) et III (codon 805-845), et entre ces régions.
La résistance du CMV au ganciclovir dans les essais in vitro est actuellement définie par une CI50 > 1,5 mcg/mL (6,0 mcM). Une résistance du CMV au ganciclovir a été observée chez des personnes atteintes du SIDA et d’une rétinite à CMV qui n’avaient jamais reçu de ganciclovir. On a également recensé des cas de résistance virale chez des patients qui ont suivi un traitement de longue durée par le ganciclovir pour une rétinite à CMV. Il faut envisager la possibilité d’une résistance virale chez les patients qui affichent une mauvaise réponse clinique ou une excrétion virale persistante durant le traitement.
Traitement de la rétinite à CMV chez des patients atteints du sida
Dans une étude clinique, une analyse génotypique du CMV dans des échantillons de leucocytes polymorphonucléaires prélevés chez 148 patients sidéens atteints d’une rétinite à CMV a révélé que 2,2 %, 6,5 %, 12,8 % et 15,3 % de ces échantillons contenaient des mutations du gène UL97 après respectivement 3, 6, 12 et 18 mois de traitement par le valganciclovir.
Prévention d’une maladie à CMV après une transplantation d’organe solide Au cours d’une étude clinique sur l’emploi du valganciclovir (et du ganciclovir) pour la prévention d’une maladie à CMV chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, on a vérifié la résistance au ganciclovir par analyse génotypique du CMV dans des globules blancs prélevés 1) au jour 100 (fin du traitement prophylactique avec le médicament de l’étude) et 2) jusqu’à 6 mois après la transplantation dans les cas où l’on soupçonnait une maladie à CMV avec virémie.
À la fin du traitement prophylactique avec le médicament de l’étude (jour 100), l’incidence de la résistance était de 0 échantillon sur 198 (0 %) pour le valganciclovir et de 2 échantillons sur 103 (1,9 %) pour le ganciclovir.
Dans les cas de maladie à CMV avec virémie, l’incidence de la résistance était de 0 échantillon sur 50 (0 %) pour le valganciclovir et de 2 échantillons sur 29 (6,9 %) pour le ganciclovir.
TOXICOLOGIE
Les études ont montré que le valganciclovir possède le même profil de toxicité que le ganciclovir.
Carcinogenèse : Dans une étude menée sur 18 mois, le ganciclovir s’est révélé carcinogène chez la souris à des doses orales de 20 et 1000 mg/kg/jour (respectivement 0,1 et 1,4 fois environ l’exposition moyenne au médicament chez l’humain après l’administration de la dose recommandée de 5 mg/kg par voie intraveineuse, selon les comparaisons des aires sous la courbe des concentrations plasmatiques en fonction du temps). À la dose de 1000 mg/kg/jour, on a noté une hausse significative de l’incidence des tumeurs agissant sur la glande préputiale chez les mâles, l’estomac antérieur (muqueuse non glandulaire) chez les mâles et les femelles, et les tissus génitaux et le foie chez les femelles. À la dose de 20 mg/kg/jour, une incidence légèrement accrue de tumeurs a été notée dans les glandes préputiales et les glandes de Harder chez les mâles, l’estomac antérieur chez les mâles et les femelles et le foie chez les femelles. Aucun effet carcinogène n’a été observé chez les souris qui recevaient du ganciclovir à raison de 1 mg/kg/jour (dose équivalant à 0,1 fois la dose humaine selon une estimation fondée sur la comparaison des ASC). À l’exception du sarcome histiocytaire du foie, les tumeurs induites par le ganciclovir étaient généralement d’origine épithéliale ou vasculaire. Même si les glandes préputiales, la glande clitoridienne, l’estomac antérieur et les glandes de Harder n’ont pas d’équivalents chez l’humain, le ganciclovir doit être considéré comme un agent carcinogène potentiel chez l’humain.
Reproduction : Les études sur la toxicité liée à la reproduction n’ont pas été répétées avec le valganciclovir en raison de la conversion rapide et importante de cet agent en ganciclovir. Pour cette raison, on prévoit que le valganciclovir aura les mêmes effets toxiques sur la reproduction que le ganciclovir. Le ganciclovir a entraîné une réduction du comportement d’accouplement et de la fertilité, et une augmentation de l’incidence de l’effet embryocide chez les souris femelles après l’administration de doses de 90 mg/kg/jour par voie intraveineuse (environ 1,7 fois l’exposition moyenne au médicament chez l’humain après administration de 5 mg/kg, selon les comparaisons des ASC). Le ganciclovir a entraîné une réduction de la fertilité chez les souris mâles après l’administration de doses quotidiennes par voie intraveineuse de ≥ 2 mg/kg et de doses quotidiennes par voie orale de ≥ 10 mg/kg. Ces effets étaient réversibles après l’administration de doses quotidiennes de 2 mg/kg par voie intraveineuse et de doses quotidiennes de 10 mg/kg par voie orale, mais demeuraient irréversibles ou n’étaient pas entièrement réversibles avec des doses quotidiennes de 10 mg/kg par voie intraveineuse et des doses quotidiennes de 100 ou 1000 mg/kg par voie orale. Le ganciclovir a également entraîné une hypospermatogenèse chez les rats après des doses quotidiennes par voie orale de 100 mg/kg ou plus et chez les chiens après des doses quotidiennes par voie intraveineuse et par voie orale de ≥ 0,4 mg/kg et de 0,2 mg/kg, respectivement.
Le ganciclovir s’est révélé embryotoxique chez le lapin et chez la souris, après une administration intraveineuse, et tératogène chez le lapin. Des résorptions fœtales ont été observées chez au moins 85 % des lapines et des souris à qui on avait administré respectivement 60 mg/kg/jour et 108 mg/kg/jour (2 fois l’exposition au médicament chez l’humain, selon la comparaison des ASC). Les effets observés chez les lapins incluaient : retard de croissance fœtale, effets embryocides, tératogénicité et/ou toxicité maternelle. Les altérations tératogènes incluaient : fente palatine, anophtalmie/microphtalmie, organes aplasiques (rein et pancréas), hydrocéphalie et brachygnathie. Chez la souris, les effets observés étaient des cas de toxicité maternelle/fœtale et d’effets embryocides.
Des doses quotidiennes de 90 mg/kg administrées par voie intraveineuse à des femelles juste avant l’accouplement, pendant la gestation et pendant la période de lactation ont entraîné une hypoplasie des testicules et des vésicules séminales chez les petits mâles âgés de 1 mois, ainsi que des changements pathologiques dans la région non glandulaire de l’estomac. L’exposition au médicament chez la souris, évaluée par l’ASC, était d’environ 1,7 fois l’ASC chez l’humain.
Des données obtenues avec un modèle placentaire humain ex vivo ont montré que le ganciclovir traverse la barrière placentaire et que le mécanisme de transfert est fort probablement une simple diffusion. Le transfert n’était pas saturable avec une concentration de 1 à 10 mg/mL et s’est produit par diffusion passive.
Le valganciclovir peut être tératogène ou embryotoxique aux posologies recommandées chez l’humain. Aucune étude adéquate et rigoureusement contrôlée n’a été menée chez des femmes enceintes. TEVA-VALGANCICLOVIR (chlorhydrate de valganciclovir) ne devrait être utilisé pendant la grossesse que si les avantages potentiels l’emportent sur le risque potentiel pour le fœtus.
Remarque : Toutes les comparaisons posologiques présentées dans cette sous-section sont fondées sur l’ASC chez l’humain après l’administration d’une perfusion unique de 5 mg/kg de ganciclovir tel qu’utilisé pendant la phase de traitement d’entretien. En comparaison avec la perfusion unique de 5 mg/kg, l’exposition chez l’humain est doublée pendant la phase d’induction par voie intraveineuse (5 mg/kg 2 f.p.j). Les comparaisons posologiques entre espèces doivent être multipliées par 2 pour le traitement d’induction par voie intraveineuse avec le ganciclovir.
Toxicité aiguë : Des études sur la toxicité aiguë après l’administration orale d’une dose unique de valganciclovir ont été menées chez la souris et le chien. Ces études sont résumées dans le tableau suivant.
Tableau 14. Études de toxicité aiguë sur le valganciclovir oral (gavage)
Espèce Souche [No de référence] | Nombre/ groupe/ sexe | Dose (mg/kg) | Volume (mL/kg) | Période | Dose létale | Observations | ||||||
| d’observation | ||||||||||||
| (jours) | ||||||||||||
| Souris | 5 5 5 | 0 1000 2000 | 20 10 20 | 14 | > 2000* | Le valganciclovir n’a produit aucun effet toxique | ||||||
| Swiss Webster | au moment de l’administration ni durant la période | |||||||||||
| [1012] | d’observation. | |||||||||||
| *Une souris femelle (2000 mg/kg) est morte entre | ||||||||||||
| 7 et 24 heures après l’ingestion de la dose; la | ||||||||||||
| cause de la mort est inconnue. | ||||||||||||
| Chien Beagle [1013] | 1 1 1 | 0 500 1000 | 10 5 10 | 14 | > 1000 | L’administration de 1000 mg/kg/jour à des chiens par gavage a provoqué des vomissements dans un délai de 3 heures. Le nombre de leucocytes, de neutrophiles et de plaquettes a baissé chez les mâles ayant reçu 500 et 1000 mg/kg et chez les femelles ayant reçu 500 mg/kg. | ||||||
Toxicité chronique : Les études réalisées chez la souris, le rat et le chien ont montré que la toxicité du valganciclovir atteint principalement l’appareil reproducteur, le système hématopoïétique, les reins et l’appareil digestif.
Dans une étude portant sur l’administration du médicament par voie intraveineuse chez la souris, où l’exposition générale au valganciclovir correspondait à 10 fois l’exposition prévue chez l’humain, le valganciclovir a provoqué la même gamme de symptômes de toxicité que le ganciclovir, sans plus.
La cible la plus fréquente était l’appareil reproducteur mâle. Parmi les lésions qui ont été observées, citons une atrophie des cellules épithéliales des testicules, une oligospermie et une modification des organes sexuels accessoires aux taux d’exposition sous-thérapeutiques. Les seules anomalies retrouvées au niveau des organes génitaux femelles étaient une atrophie de l’utérus, des ovaires et du clitoris.
Le valganciclovir a provoqué une dégénérescence de la muqueuse et/ou des cryptes intestinales chez la souris et le chien. Les modifications hématopoïétiques suivantes ont été enregistrées : atrophie de la glande lymphoréticulaire, leucopénie, plus particulièrement neutropénie, anémie, thrombocytopénie et hypocellularité médullaire.
Une néphrotoxicité a été rapportée chez la souris, se manifestant par une basophilie tubulaire, une dilatation et une nécrose pelviennes, avec anomalies pathologiques cliniques associées.
Aucune étude n’a été effectuée en vue d’évaluer les effets carcinogènes et les effets toxiques sur la reproduction du valganciclovir. Étant donné que le valganciclovir agit de la même façon que le ganciclovir dans toutes les études, on présume qu’il aura les mêmes effets tératogènes, mutagènes et carcinogènes que le ganciclovir.
Les études de toxicité chronique qui ont porté sur le valganciclovir sont résumées dans le tableau suivant.
Tableau 15. Études de toxicité chronique sur le valganciclovir
Espèce Souche [No de référence] | Voie d’admin istration | Nombre/ groupe/ sexe | Dose (mg/kg/jour) Durée | Objectifs/Observations |
Souris Crl:CD-l (ICR) [1085] | Intravein euse | 10 | 0, 20, 100, 14 jours | Objectif : Établir le profil de toxicité du valganciclovir dans des conditions de forte exposition i.v. et éviter ainsi le métabolisme de premier passage rapide. Observations :
|
Souris Crl:CFW (SW) [1015] | Orale (gavage) | 10 (5 récupération ) | 0, 1,5, 15, 150, 500 4 semaines avec période de récupération de 4 semaines | Objectif : Étude standard de 4 semaines visant à appuyer l’usage clinique du valganciclovir oral et à établir son profil de toxicité. Observations :
|
Espèce Souche [No de référence] | Voie d’admin istration | Nombre/ groupe/ sexe | Dose (mg/kg/jour) Durée | Objectifs/Observations |
dans le cas de la dose élevée, qui a entraîné une forte exposition au ganciclovir en raison d’une clairance réduite.
| ||||
Souris Crl:CD-1 (ICR) [1016] Rapport intérimaire de 13 semaines [1017] | Orale (gavage) | 20 (10 récupératio n) | 0, 1, 10, 100 26 semaines avec période de récupération de 4 semaines | Objectif : Évaluer la toxicité du valganciclovir administré pendant 13 et 26 semaines et appuyer son usage clinique sur une longue période. Observations :
|
Rat HsdBrl:W H (Wistar) [1018] | Orale (gavage) | 10 | 0, 2, 20, 200 13 semaines | Objectif : Étude de détermination posologique d’une durée de 13 semaines. Observations :
|
Espèce Souche [No de référence] | Voie d’admin istration | Nombre/ groupe/ sexe | Dose (mg/kg/jour) Durée | Objectifs/Observations |
saignement n’était pas systématiquement corrélé avec le sexe. Dans un essai d’investigation subséquent de 13 semaines, le ganciclovir administré par voie i.v. a eu des effets bénins mais significatifs (p < 0,01) sur le temps de Quick et le temps de céphaline activé.
| ||||
Rat HsdBrl:W H (Wistar) [1019] | Valgan ciclovir oral Valganci clovir i.v. | 15 mâles | 200, 400 50, 100 13 semaines | Objectif :
Observations :
Conclusion :
|
| Chien Beagle [1020] | Orale (gavage) | 3 | 0, 0,15, 1,5, 15, 50 4 semaines avec période de récupération de 2 semaines | Objectif : Déterminer la toxicité orale du valganciclovir chez une espèce non-rongeur, en l’occurrence le chien. Observations :
|
| Chien Beagle | Orale (gélules | 3 (2 | 0, 0,2, 2, 20/10 13 semaines avec | Objectif : Étude d’une durée de 13 semaines visant à appuyer l’usage clinique du valganciclovir. |
Espèce Souche [No de référence] | Voie d’admin istration | Nombre/ groupe/ sexe | Dose (mg/kg/jour) Durée | Objectifs/Observations |
| [1021] | remplies de liquide) | récupératio n) | période de récupération de 9 semaines | Observations :
|
Mutagenèse : Le ganciclovir a entraîné des mutations ponctuelles et des lésions chromosomiques dans des cellules de mammifères in vitro et in vivo, mais n’a entraîné aucune mutation ponctuelle dans des cellules bactériennes ou de levure, aucune létalité dominante chez la souris ni aucune transformation morphologique cellulaire in vitro.
Le pouvoir mutagène et clastogène du valganciclovir a été évalué à l’aide du test d’Ames, d’une analyse de mutagenèse sur des cellules de mammifères et du test d’aberrations chromosomiques in vivo. Le valganciclovir s’est révélé mutagène dans l’analyse du lymphome de la souris, avec ou sans activation métabolique, et clastogène dans le test du micronoyau à une dose cytotoxique. Les études de mutagénicité qui ont été réalisées sont résumées dans le tableau suivant.
Tableau 16. Études de mutagénicité
Type d’étude [No de référence] | Système utilisé | Concentration | Durée de l’exposition | Observations |
Mutagénicité bactérienne (Test d’Ames) [1026] |
détermination posologique avec préincubation, utilisant les souches TA 1535, 1537, 1538, 98, 100 de Salmonella et la souche WP2uvrA de E. coli, avec ou sans activation métabolique (mélange S9)
métabolique (mélange S9) |
| 48-72 h | Aucune activité mutagène, avec et sans activation métabolique Pas de précipitation ni de cytotoxicité notable |
Analyse de mutagenèse sur des cellules de mammifères (Analyse du lymphome de la souris) [1025] | Cellules de lymphomes de souris (L5178Y TK±), avec ou sans activation métabolique (mélange S9) | Sans activation 1000-5000 mcg/mL Avec activation 10-500 mcg/mL | 24-48 h | Augmentation de l’activité mutagène à 2000 mcg/mL et plus, sans activation, et à 250 mcg/mL et plus, avec activation. |
Test d’aberrat ions chromos omiques in vivo [1024] | Test du micronoyau chez la souris | 0, 60, 300, 1500 mg/kg | 24, 48 et 72 h | Augmentation de la fréquence d’érythrocytes polychromes micronucléés à la concentration de 1500 mg/kg, qui s’est révélée excessivement cytotoxique. |
RÉFÉRENCES
- 1.
Alcorn J and McNamara PJ. Acyclovir, Ganciclovir, and Zidovudine Transfer into Rat Milk.
Antimicrobial Agents and Chemotherapy 2002;46(6):1831–1836
- 2. Brown F, Banken L, Saywell K, Arum I. Pharmacokinetics of valganciclovir and ganciclovir following multiple oral dosages of valganciclovir in HIV- and CMV - seropositive volunteers. Clin Pharmacokinet 1999;37(2):167-176.
- 3. Guidelines for the handling and disposal of hazardous pharmaceuticals (including cytotoxic drugs). In: Canadian Society of Hospital Pharmacists. CSHP Official Publications. Ottawa ON: Canadian Society of Hospital Pharmacists. 2001:93-104
- 4. Chou S, Marousek G, Guentzel S, Follansbee SE, Poscher ME, Lalezari JP, et al. Evolution of mutations conferring multidrug resistance during prophylaxis and therapy for cytomegalovirus disease. J Infect Dis 1997;176 (3):786-789.
- 5.
Monographie de CYTOVENE (ganciclovir en gélules et ganciclovir sodique pour injection).
Mississauga, Ontario : Hoffmann-La Roche Limitée; le 29 mai 2008.
- 6.
Czock D et al. Pharmacokinetics of valganciclovir and ganciclovir in renal impairment. Clin
Pharmacol. Ther. 2000:72 (2):142-150
- 7. Faulds D, Heel RC. Ganciclovir. A review of its antiviral activity, pharmacokinetic properties and therapeutic efficacy in cytomegalovirus infections. Drugs 1990;39(4):597-638.
- 8. Gilstrap LC, Bawdon RE, Roberts SW, Sobhi S. The transfer of nucleoside analog ganciclovir across the perfused human placenta. Am J Obstet Gynecol 1994; 170(4):967- 973.
- 9. Henderson GI, Hu ZQ, Yang Y, Perez TB, Devi BG, Frosto TA, et al. Ganciclovir transfer by human placenta and its effects on rat fetal cells. Am J Med Sci 1993;306 (3):151-156.
- 10.
Hochster H, Dietrich D, et al. Toxicity of Combined Ganciclovir and Zidovudine. Annals of
Internal Medicine. 1990;113:111-117
- 11. Jung D, Griffy K, Wong R, Colburn W, Hulse J. Absolute bioavailability and dose proportionality of oral ganciclovir after ascending multiple doses in human immunodeficiency virus (HIV)-positive patients. J Clin Pharmacol 1998;38 (12):1122- 1128.
- 12. Jung D, Griffy K, Dorr A. Effect of food on high-dose oral ganciclovir disposition in HIV-positive subjects. J Clin Pharmacol 1999;39(2):161-165.
- 13.
Jung D, Dorr A. Single dose pharmacokinetics of valganciclovir in HIV- and
CMVseropositive subjects. J Clin Pharmacol 1999;39(8):800-804.
- 14. Lalezari JP, Friedberg DN, Bissett J, Giordano MF, Hardy WD, Drew WL, et al. High dose oral ganciclovir treatment for cytomegalovirus retinitis. J Clin Virol 2002;24(1-2):67-77.
- 15. Lalezari J, Lindley J, Walmsley S, Kuppermann B, Fisher M, Friedberg D, et al. A safety study of oral valganciclovir maintenance treatment of cytomegalovirus retinitis. J Acquir Immune Defic Syndr 2002;30(4):392-400.
- 16. Manuel O. Venetz J-P, et al. Efficacy and safety of universal valganciclovir prophylaxis combined with a tacrolimus/mycophenolate-based regimen in kidney transplantation. SWISS MED Weekly 2007; 137: 669 – 676
- 17.
Martin DF, Sierra Madero J, Walmsley S, Wolitz RA, Macey K, Georgiou P, et al, for the
Valganciclovir Study Group. A controlled trial of valganciclovir as induction therapy for cytomegalovirus retinitis. N Engl J Med 2002;346:1119-1126.
- 18.
Morris DJ, Adverse Effects and Drug Interactions of Clinical Importance with Antiviral
Drugs. Drug Safety 1994: 10 (4): 281-291
- 19. Paya C, Humar A, Dominguez E, et al. Efficacy and safety of valganciclovir vs. oral ganciclovir for prevention of cytomegalovirus disease in solid organ transplant recipients. Am J Tran 2004; 4: 611-620.
- 20. Pescovitz MD, Rabkin J, Merion RM, Paya CV, Pirsch J, Freeman RB, et al. Valganciclovir results in improved oral absorption of ganciclovir in liver transplant recipients. Antimicrob Agents & Chemother 2000;44(10):2811-2815.
- 21. Sorbera LA, Castaner R, Castaner J. Valganciclovir hydrochloride. Anti-cytomegalovirus drug. Drugs Fut 2000;25(5):474-480.
- 22. Sugawara M, Huang W, Fei YJ, Leibach FH, Ganapathy V, Ganapathy ME. Transport of valganciclovir, a ganciclovir prodrug, via peptide transporters PEPT1 and PEPT2. J Pharm Sci 2000;89(6):781-789.
- 23.
Taburet A-M, and Singlas E, Drug Interactions with Antiviral Drugs. Clinical
Pharmacokinetics 1996 May; 30 (5), 385-401
- 24. Walter E, Kissel T, Amidon GL. The intestinal peptide carrier: A potential transport system for small peptide derived drugs. Adv Drug Deliv Rev 1996;20:33-58.
- 25. Monographie de Valcyte, Hoffmann-La Roche Limitée; Numéro de contrôle : 208920; date de révision : 5 décembre 2017.