


Monographie de produit - Ganciclovir for Injection, USP
INDICATIONS ET USAGE CLINIQUE
Le Ganciclovir pour injection, USP est indiqué pour le traitement de la rétinite à cytomégalovirus (CMV) chez les patients immunodéprimés, y compris ceux qui sont atteints du syndrome d’immunodéficience acquise (sida), qui présentent une immunosuppression iatrogène secondaire à une transplantation d’organe ou qui ont subi une chimiothérapie antinéoplasique. Le Ganciclovir pour injection, USP est également indiqué pour la prévention des maladies à CMV chez les receveurs de greffe risquant d’avoir des maladies à CMV.
Le diagnostic de la rétinite à CMV relève d’abord de l’ophtalmologie et doit reposer sur une ophtalmoscopie indirecte. Parmi les autres affections à envisager dans le diagnostic différentiel de la rétinite à CMV, on trouve la candidose, la toxoplasmose, l’histoplasmose, les cicatrices rétiniennes et les exsudats blancs ressemblant à de petits flocons de coton. Comme toutes ces affections peuvent donner à la rétine une apparence similaire à celle qu’entraîne le CMV, il est essentiel que le diagnostic de rétinite à CMV soit confirmé par un ophtalmologiste habitué aux caractéristiques rétiniennes de ces maladies. Le diagnostic de la rétinite à CMV peut être facilité par la recherche de CMV dans des cultures d’urine, de sang, de prélèvements de gorge ou d’autres tissus ou liquides de l’organisme, mais une culture négative n’écarte pas automatiquement la rétinite à CMV.
Gériatrie (≥ 65 ans) : Aucune étude n’a été menée sur l’efficacité et l’innocuité du ganciclovir chez les patients âgés. On doit administrer le ganciclovir avec prudence aux sujets âgés, puisque leur fonction rénale peut être réduite, et porter une attention particulière à leur fonction rénale (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité du ganciclovir chez les enfants n’ont pas été établies. L’usage de ganciclovir commande la plus grande prudence en raison de la probabilité d’effets cancérogènes à long terme et d’effets toxiques sur la reproduction. L’administration chez l’enfant n’est pas recommandée à moins que les bienfaits possibles du traitement ne l’emportent sur ces risques considérables, d’après une évaluation rigoureuse.
CONTRE-INDICATIONS
Le Ganciclovir pour injection est contre-indiqué chez les patients hypersensibles au ganciclovir, au valganciclovir ou à n’importe lequel des excipients du produit (voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT).
Étant donné que la structure chimique du ganciclovir ressemble à celle de l’acyclovir et de son promédicament, le valacyclovir, une réaction d’hypersensibilité croisée entre ces médicaments est possible.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Dans les études cliniques sur l’administration du ganciclovir pour injection, la dose unique maximale étudiée a été de 6 mg/kg en perfusion intraveineuse continue d’une heure. Il est probable que des doses plus élevées, ou des perfusions plus rapides, puissent accroître la toxicité.
Il convient d’assurer une hydratation adéquate lors de l’administration du ganciclovir pour injection. Le ganciclovir étant éliminé par les reins, sa clairance dépend du fonctionnement des reins. EN CAS D’INSUFFISANCE RÉNALE, DES AJUSTEMENTS POSOLOGIQUES SONT NÉCESSAIRES. Ces ajustements doivent être basés sur les valeurs mesurées ou estimées de la clairance de la créatinine (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Chez les patients hémodialysés (ClCr < 10 mL/min), il vaut mieux recourir à la forme intraveineuse du ganciclovir (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
L’hémodialyse réduit les concentrations plasmatiques de ganciclovir d’environ 50 % pendant une séance de 4 heures (voir POSOLOGIE ET ADMINISTRATION, Hémodialyse).
Mises en garde et précautions importantes
- La toxicité clinique du ganciclovir pour injection inclut une grave leucopénie, la neutropénie, l’anémie, la thrombopénie, la pancytopénie, l’insuffisance médullaire et l’anémie aplasique.
- Dans les études menées chez l’animal et in vitro, le ganciclovir était mutagène, tératogène et cancérogène, et a entraîné une aspermie; il y a donc lieu de le considérer comme un agent tératogène et cancérogène possible chez l’humain.
- Le Ganciclovir pour injection est indiqué uniquement chez les patients immunodéprimés, lorsque les avantages possibles du traitement l’emportent sur les risques mentionnés dans le présent document.
- L’innocuité et l’efficacité du ganciclovir pour injection n’ont pas été évaluées pour le traitement des maladies à CMV congénitales ou néonatales, ni pour le traitement de l’infection à CMV chez les sujets non immunodéprimés (voir INDICATIONS ET USAGE CLINIQUE).
Cancérogenèse et mutagenèse
Le ganciclovir a causé des mutations ponctuelles et des lésions chromosomiques dans les cellules de mammifères in vitro et in vivo, mais n’a pas causé de mutations ponctuelles chez les levures ou les bactéries, ni de létalité dominante chez la souris, ni de transformations de la morphologie cellulaire in vitro.
Au cours d’une étude de 18 mois, le ganciclovir a eu des effets cancérogènes chez les souris ayant reçu des doses orales de 20 et de 1 000 mg/kg/jour (environ 0,1 et 1,4 fois respectivement la dose humaine d’après la comparaison de la surface sous la courbe de concentration plasmatique en fonction du temps [SSC]). Les principaux tissus lésés lors de l’administration de 1 000 mg/kg/jour ont été la glande préputiale chez les mâles, le préestomac (muqueuse non glandulaire) chez les mâles et les femelles, ainsi que le foie et les tissus reproducteurs chez les femelles. Lors de l’administration de 20 mg/kg/jour, on a observé une légère augmentation de l’incidence de tumeurs dans les glandes préputiales et les glandes de Harder chez les mâles, dans le préestomac chez les mâles et les femelles, et dans le foie chez les femelles. Toutes les tumeurs provoquées par le ganciclovir étaient d’origine épithéliale ou vasculaire, à l’exception de l’histiocytosarcome du foie. Aucun effet cancérogène ne s’est manifesté lors de l’administration de 1 mg/kg/jour (soit 0,01 fois la dose humaine d’après la comparaison des SSC). Les glandes préputiales et clitoridiennes, le préestomac et les glandes de Harder chez la souris n’ont aucun équivalent chez l’humain. Le ganciclovir doit être considéré comme un agent cancérogène possible chez l’humain.
Hématologie
Le ganciclovir pour injection ne doit pas être administré si le nombre absolu de neutrophiles (NAN) est inférieur à 500 cellules/mcL, le nombre de plaquettes est inférieur à 25 000 cellules/mcL ou le taux d’hémoglobine est inférieur à 80 g/L. On a observé de graves cas de leucopénie, neutropénie, anémie, thrombopénie, pancytopénie, insuffisance médullaire et anémie aplasique chez des patients traités par le ganciclovir pour injection. La fréquence et la gravité de ces effets indésirables varient grandement selon les populations de patients (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; POSOLOGIE ET ADMINISTRATION, Patients atteints d’une grave leucopénie, neutropénie, anémie, thrombopénie et/ou pancytopénie; EFFETS INDÉSIRABLES). Le Ganciclovir pour injection doit, par conséquent, être administré avec prudence chez les patients qui présentent déjà une cytopénie ou qui ont des antécédents d’effets cytopéniques à d’autres médicaments ou produits chimiques, ou consécutive à une irradiation.
Il est recommandé d’effectuer des hémogrammes de suivi, y compris la numération plaquettaire, pendant le traitement, particulièrement en présence d’une insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Dans les cas graves de leucopénie, de neutropénie, d’anémie ou de thrombopénie, on recommande l’administration de facteurs de croissance hématopoïétiques ou l’interruption du traitement (voir EFFETS INDÉSIRABLES, POSOLOGIE ET ADMINISTRATION,
Surveillance des patients, Réduction de la dose).
Neutropénie : La neutropénie survient de façon typique pendant la première ou la deuxième semaine du traitement d’induction et avant l’administration d’une dose cumulative totale de 200 mg/kg de ganciclovir pour injection, mais elle peut aussi survenir à tout moment pendant le traitement avec l’une ou l’autre des présentations. Le nombre de cellules revient habituellement à la normale en 3 à 7 jours après l’arrêt du traitement. On a démontré que les facteurs de croissance hématopoïétique font grimper le nombre de neutrophiles chez les patients recevant le ganciclovir pour injection pour le traitement d’une rétinite à CMV.
Thrombopénie : Une thrombopénie (nombre de plaquettes inférieur à 50 000 cellules/mcL) a été observée chez des patients traités par le ganciclovir pour injection. Les patients immunodéprimés qui n’étaient pas atteints du sida étaient plus susceptibles de subir une diminution du nombre de plaquettes que ceux qui étaient atteints du sida. Les patients dont le nombre de plaquettes initial était inférieur à 100 000/mcL étaient également plus exposés à cet effet toxique du ganciclovir pour injection.
Fonction rénale
Il est essentiel de surveiller la fonction rénale pendant un traitement par CYTOVENE, en particulier chez les patients âgés et chez les patients qui reçoivent en concomitance des agents potentiellement néphrotoxiques.
Il est possible que le probénécide, de même que d’autres médicaments qui inhibent la sécrétion ou la résorption tubulaires rénales, puissent réduire la clairance rénale du ganciclovir et augmenter ainsi sa demi-vie plasmatique.
Insuffisance rénale : La prudence est de rigueur lorsqu’on administre le ganciclovir pour injection chez les insuffisants rénaux. La demi-vie plasmatique et les concentrations plasmatiques maximales du ganciclovir sont plus élevées chez les patients qui présentent de fortes concentrations sériques de créatinine.
Hémodialyse : Les concentrations plasmatiques du ganciclovir sont réduites d’environ 50 % pendant une séance d’hémodialyse de 4 heures (voir POSOLOGIE ET ADMINISTRATION, Hémodialyse).
Atteinte rénale aiguë
Une atteinte rénale aiguë pourrait survenir chez :
- les patients âgés, que leur fonction rénale soit déjà altérée ou non. La prudence est de mise lors de l’administration du ganciclovir pour injection aux patients âgés et il est conseillé de réduire la dose en présence d’une atteinte rénale (voir POSOLOGIE ET ADMINISTRATION, Populations particulières).
- les patients recevant des médicaments associés à un risque de néphrotoxicité. La prudence est de mise lors de l’administration du ganciclovir pour injection à ces patients.
- les patients ne consommant pas assez d’eau. Il convient d’assurer une hydratation adéquate chez tous les patients.
Fonction sexuelle / reproductive
Mutagenèse et carcinogenèse
Avant l’instauration du traitement par le ganciclovir pour injection, il faut signaler aux femmes que le ganciclovir pourrait avoir des effets mutagènes et tératogènes sur le fœtus. Il faut conseiller aux femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par le ganciclovir pour injection et pendant au moins 30 jours après l’arrêt du traitement. Similairement, il est recommandé que les hommes utilisent des condoms lors des rapports sexuels avec leur partenaire de sexe féminin pendant le traitement par le ganciclovir pour injection et pendant au moins 90 jours après l’arrêt du traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse). Advenant une grossesse pendant le traitement ou dans les 30 jours suivant l’arrêt du traitement, il faut signaler au patient le risque possible d’effets tératogènes du ganciclovir sur le fœtus.
Le ganciclovir pour injection est considéré comme un agent tératogène et cancérogène possible, susceptible de causer des anomalies congénitales et des cancers, chez l’humain (voir ENTREPOSAGE ET STABILITÉ, Directives particulières de manipulation).
Altération de la fertilité
Le ganciclovir pour injection inhibe la spermatogenèse chez l’humain d’après une étude clinique, et risque de causer la stérilité chez la femme d’après des données d’études chez l’animal. Avertir les patients que l’utilisation du ganciclovir pour injection peut compromettre la fertilité. Les données recueillies au cours d’études chez l’animal montrent que l’administration de ganciclovir a entraîné l’inhibition de la spermatogenèse et donc la stérilité, effets qui se sont révélés réversibles aux doses plus faibles et irréversibles aux doses plus élevées (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction sexuelle / reproduction).
Chez les souris femelles, on a constaté une diminution de la fertilité et de la propension à l’accouplement, ainsi qu’une augmentation de la létalité embryonnaire après l’administration quotidienne de 90 mg/kg par voie intraveineuse (environ 1,7 fois l’exposition moyenne d’humains recevant la dose de 5 mg/kg, d’après la comparaison des SSC).
Chez les souris mâles, la fertilité a diminué après l’administration quotidienne de doses intraveineuses ≥ 2 mg/kg et de doses orales ≥ 10 mg/kg. Ces effets étaient réversibles après l’administration quotidienne de 2 mg/kg par voie intraveineuse ou de 10 mg/kg par voie orale, mais elles étaient irréversibles ou partiellement réversibles après des doses intraveineuses de 10 mg/kg/jour et des doses orales de 100 ou 1 000 mg/kg/jour. Le ganciclovir a aussi causé une hypospermatogenèse chez le rat après l’administration quotidienne de doses orales ≥ 100 mg/kg et, chez le chien, après l’administration quotidienne de doses intraveineuses ≥ 0,4 mg/kg et de doses orales de 0,2 mg/kg.
Toxicité fœtale
D’après les résultats d’études chez des animaux, le ganciclovir peut provoquer une toxicité fœtale s’il est administré aux femmes enceintes. Lors de son administration à des lapines gravides à des doses correspondant à 2 fois l’exposition humaine (d’après la comparaison des SSC), le ganciclovir a causé des malformations au niveau de plusieurs des organes des fœtus. On a aussi observé des effets toxiques maternels et fœtaux chez des souris et des lapines gravides. L’utilisation du ganciclovir pour injection s’accompagne donc d’un risque de déficiences congénitales. Les femmes suivant un traitement par le ganciclovir pour injection et les femmes dont le partenaire suit un traitement par le ganciclovir pour injection doivent prendre des mesures pour éviter une grossesse.
Le ganciclovir s’est révélé embryotoxique chez le lapin et la souris après son administration intraveineuse, et tératogène chez le lapin. Des fœtus en résorption étaient présents chez au moins 85 % des lapines et des souris ayant reçu 60 mg/kg/jour et 108 mg/kg/jour (2 fois l’exposition humaine d’après la comparaison des SSC) respectivement. Les effets observés chez les lapines incluaient : retard de la croissance fœtale, létalité embryonnaire, effets tératogènes et toxicité maternelle. Parmi les changements tératogènes se trouvaient : fente palatine, anophtalmie ou microphtalmie, aplasie d’organes (rein et pancréas), hydrocéphalie et brachygnathie. Chez la souris, une létalité embryonnaire ainsi que des effets toxiques maternels et fœtaux ont été constatés.
Des doses intraveineuses quotidiennes de 90 mg/kg de ganciclovir administrées à des souris femelles avant l’accouplement et pendant la gestation et la lactation ont causé une hypoplasie des testicules et des vésicules séminales chez les petits âgés d’un mois, ainsi que des modifications pathologiques dans la zone non glandulaire de l’estomac. D’après la SSC, l’exposition des souris équivalait à environ 1,7 fois celle de l’humain.
Peau
Les solutions de ganciclovir pour injection ont un pH élevé (environ 11) immédiatement après leur reconstitution et peuvent causer une phlébite ou une douleur au siège de la perfusion intraveineuse, même après dilution. On doit donc prendre soin d’administrer les solutions de ganciclovir pour injection uniquement dans des veines à débit convenable afin de permettre la dilution et la diffusion rapides du médicament (voir POSOLOGIE ET ADMINISTRATION).
Capacité de conduire des véhicules et d’utiliser des machines
L’effet sur la capacité de conduire des véhicules et d’utiliser des machines n’a fait l’objet d’aucune étude. D’après le profil de réactions indésirables, le ganciclovir peut avoir un effet mineur sur la capacité de conduire des véhicules et d’utiliser des machines. Des réactions indésirables, par exemple des crises convulsives, des étourdissements et de la confusion, peuvent survenir chez des patients recevant le ganciclovir pour injection. Si elles surviennent, ces réactions peuvent nuire aux tâches qui exigent de la vigilance, y compris à la capacité d’un patient de conduire des véhicules et de faire fonctionner de la machinerie.
Populations particulières
Le ganciclovir pour injection inhibe la spermatogenèse chez l’humain d’après une étude clinique, et risque de causer la stérilité chez la femme d’après des données d’études chez l’animal. Avertir les patients que l’utilisation du ganciclovir pour injection peut compromettre la fertilité. Les données recueillies au cours d’études chez l’animal montrent que l’administration de ganciclovir a entraîné l’inhibition de la spermatogenèse et donc la stérilité, effets qui se sont révélés réversibles aux doses plus faibles et irréversibles aux doses plus élevées (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction sexuelle / reproduction).
En raison du pouvoir mutagène et tératogène du ganciclovir, il faut conseiller aux femmes fertiles d’utiliser une méthode de contraception efficace durant leur traitement par le ganciclovir pour injection et pendant au moins 30 jours après l’arrêt du traitement. De même, il faut conseiller aux hommes d’employer des préservatifs pendant leur traitement par le ganciclovir pour injection et au moins les 90 jours suivants la fin du traitement, à moins qu’ils ne soient absolument certains que leur partenaire ne risque pas de devenir enceinte (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction sexuelle / reproductive).
Le ganciclovir pour injection est considéré comme un agent tératogène et cancérogène potentiel, susceptible de causer des anomalies congénitales et des cancers, chez l’humain (voir STABILITÉ ET ENTREPOSAGE, Directives particulières de manipulation).
Grossesse : L’innocuité du ganciclovir chez les femmes enceintes n’a pas été établie. Toutefois, le ganciclovir traverse aisément le placenta par diffusion. L’administration de ganciclovir à une femme enceinte doit être évitée à moins que les avantages pour la mère ne l’emportent sur les risques pour le fœtus.
Des données obtenues avec un modèle de placenta humain ex vivo indiquent que le ganciclovir traverse le placenta, fort probablement par simple diffusion. Le passage n’était pas saturable entre les concentrations de 1 et 10 mg/mL et se produisait par diffusion passive.
Allaitement : Nous ne disposons pas de données portant sur le ganciclovir dans les cas d’allaitement chez l’humain, mais les données recueillies chez des animaux indiquent que le ganciclovir est excrété dans le lait des rats femelles. Puisque de nombreux médicaments le sont, et comme des effets cancérogènes et tératogènes ont été observés chez les animaux traités par le ganciclovir, la survenue de réactions indésirables graves chez le nourrisson est jugée probable lors de l’administration du ganciclovir. Le ganciclovir pour injection ne doit donc pas être administré aux mères qui allaitent. Les mères doivent donc mettre fin à leur traitement pour allaiter ou mettre fin à l’allaitement pour recevoir le ganciclovir pour injection.
Pédiatrie : L’innocuité et l’efficacité du ganciclovir pour injection chez l’enfant n’ont pas été établies. L’usage du ganciclovir pour injection chez l’enfant commande la plus grande prudence en raison de la probabilité d’effets cancérogènes à long terme et d’effets toxiques sur la reproduction. L’administration chez l’enfant ne doit être amorcée qu’après une évaluation minutieuse et uniquement si les avantages possibles du traitement l’emportent sur ces risques considérables.
L’expérience clinique concernant l’administration de ganciclovir pour le traitement de la rétinite à CMV chez les patients de moins de 12 ans est très limitée.
L’innocuité et l’efficacité du ganciclovir pour injection n’ont pas été évaluées pour le traitement des maladies à CMV congénitales ou néonatales, ni pour le traitement de l’infection à CMV chez les sujets non immunodéprimés (voir INDICATIONS ET USAGE CLINIQUE).
Personnes âgées : Aucune étude n’a été menée sur l’efficacité et l’innocuité du ganciclovir pour injection chez les patients âgés. Compte tenu du fait que la fonction rénale peut être réduite chez les patients âgés et de l’importante excrétion rénale connue du ganciclovir pour injection, le risque de réactions toxiques à ce médicament est plus accru chez les patients présentant un dysfonctionnement rénal. On doit administrer le ganciclovir pour injection avec prudence aux sujets âgés et porter une attention particulière à leur fonction rénale. Il faut surveiller la fonction rénale et ajuster la posologie en conséquence (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Insuffisance rénale : La prudence s’impose lorsqu’on administre le ganciclovir pour injection chez les insuffisants rénaux. La demi-vie plasmatique et les concentrations plasmatiques maximales du ganciclovir sont plus élevées chez les patients qui présentent de fortes concentrations sériques de créatinine.
Insuffisance hépatique : L’innocuité et l’efficacité du ganciclovir pour injection n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique.
Hémodialyse : L’hémodialyse réduit les concentrations plasmatiques de ganciclovir d’environ 50 % après son administration intraveineuse pendant une séance de 4 heures (voir POSOLOGIE ET ADMINISTRATION, Hémodialyse).
Patients atteints d’une infection au VIH et de rétinite à CMV : Le ganciclovir pour injection ne guérit pas la rétinite à CMV, de sorte que, chez les patients immunodéprimés atteints, la rétinite peut évoluer durant ou après le traitement. Il faut recommander aux patients de se soumettre à un suivi ophtalmologique au moins toutes les 4 à 6 semaines pendant un traitement par le ganciclovir pour injection. Un suivi à intervalles plus courts s’imposera chez certains patients.
Les patients atteints du sida sont susceptibles de prendre de la zidovudine (ZDV); il faut les prévenir que la zidovudine et le ganciclovir peuvent causer tous les deux une neutropénie et une anémie, et que certains patients ne tolèrent pas leur association à la posologie habituelle (voir INTERACTIONS MÉDICAMENTEUSES).
Receveurs de greffe : Il faut renseigner les receveurs de greffe sur la fréquence élevée d’insuffisance rénale observée chez les receveurs de greffe traités par le ganciclovir pour injection au cours d’essais cliniques contrôlés, en particulier chez ceux qui recevaient concurremment des agents néphrotoxiques comme la cyclosporine et l’amphotéricine B. Bien que le mécanisme spécifique de cet effet toxique, réversible dans la plupart des cas, n’ait pas encore été élucidé, la fréquence plus élevée d’insuffisance rénale chez les patients qui ont reçu le ganciclovir pour injection plutôt qu’un placebo au cours des mêmes essais cliniques peut indiquer que le ganciclovir pour injection a joué un rôle important.
Surveillance et épreuves de laboratoire
Vu la fréquence de neutropénie, d’anémie ou de thrombopénie observée chez les patients recevant le ganciclovir (voir EFFETS INDÉSIRABLES), on recommande d’effectuer fréquemment des hémogrammes et des numérations des plaquettes, particulièrement dans les cas où le ganciclovir ou tout autre analogue de nucléoside ont déjà causé une leucopénie, ou lorsque le nombre de neutrophiles au début du traitement est inférieur à 1 000/mcL.
Puisque la présence d’insuffisance rénale commande une modification de la posologie basée sur la clairance de la créatinine estimée et que des hausses des taux de créatinine sérique ont été observées chez les receveurs de greffe traités par le ganciclovir, il y a lieu de surveiller de près les taux de créatinine sérique ou la clairance de la créatinine estimée (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale, et POSOLOGIE ET ADMINISTRATION, Surveillance des patients).
EFFETS INDÉSIRABLES
Effets indésirables du médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des effets indésirables d’un médicament et pour l’approximation des taux.
Étant donné que le valganciclovir est un promédicament du ganciclovir, on peut s’attendre à ce que les réactions indésirables qui y sont associées surviennent aussi avec le ganciclovir. Par conséquent, le Tableau 1 fait état des réactions indésirables signalées lors de l’utilisation du ganciclovir injectable ou oral (forme non commercialisée) ou du valganciclovir.
Les réactions indésirables les plus graves et survenues le plus fréquemment chez les patients traités avec le ganciclovir/valganciclovir ont été des réactions hématologiques, notamment la neutropénie, l’anémie et la thrombocytopénie.
SUJETS ATTEINTS D’UNE INFECTION AU VIH
Les fréquences présentées dans le tableau de réactions indésirables ci-après ont été obtenues auprès d’une population de sujets regroupés atteints d’une infection au VIH (n = 1 704) et recevant le ganciclovir (GAN1697, GAN1653, GAN2304, GAN1774, GAN2226, AVI034, GAN041) ou le valganciclovir (WV15376, WV15705) comme traitement d’entretien. L’agranulocytose, la granulocytopénie et la réaction anaphylactique font exception; dans leur cas, les fréquences ont été tirées de l’expérience postcommercialisation.
Le profil d’innocuité global du ganciclovir/valganciclovir observé chez les sujets atteints d’une infection au VIH concorde avec celui observé chez les receveurs de greffe, mais des cas de décollement de la rétine ont seulement été signalés chez des patients atteints à la fois d’une infection au VIH et d’une rétinite à CMV. Il y a toutefois des différences dans la fréquence de certaines réactions. Le ganciclovir administré par voie intraveineuse est associé à un risque moins élevé de diarrhée que le valganciclovir administré par voie orale. La pyrexie, les candidoses, la dépression, une neutropénie grave (NAN < 500 mcL) et les réactions cutanées sont signalées plus fréquemment chez les patients atteints d’une infection au VIH. Des cas de dysfonction rénale et de dysfonction hépatique sont signalés plus fréquemment chez les receveurs de greffe.
Tableau 1 Fréquence des réactions indésirables signalées chez les patients atteints d’une infection au VIH et recevant le ganciclovir ou le valganciclovir comme traitement d’entretien (n = 1 704)
Réaction indésirable au médicament Classe de systèmes d’organes (MedDRA) | Pourcentage |
|---|---|
| Infections et infestations | |
| Candidoses, y compris candidose buccale | 22,42 % |
| Infection des voies respiratoires supérieures | 16,26 % |
| Sepsis | 6,92 % |
| Grippe | 3,23 % |
| Infection urinaire | 2,35 % |
| Cellulite | 1,47 % |
| Troubles de la circulation sanguine et du système lymphatique | |
| Neutropénie | 26,12 % |
| Anémie | 19,89 % |
| Thrombocytopénie | 7,34 % |
| Leucopénie | 3,93 % |
| Pancytopénie | 1,06 % |
| Insuffisance médullaire | 0,29 % |
| Anémie aplastique | 0,06 % |
| Agranulocytose* | 0,02 % |
| Granulocytopénie* | 0,02 % |
| Troubles du système immunitaire | |
| Hypersensibilité | 1,12 % |
| Réaction anaphylactique* | 0,02 % |
| Diminution de l’appétit | 12,09 % |
| Troubles métaboliques et nutritionnels | |
| Diminution du poids corporel | 6,46 % |
| Troubles psychiatriques | |
| Dépression | 6,69 % |
| Confusion | 2,99 % |
| Anxiété | 2,64 % |
| Agitation | 0,59 % |
| Psychose | 0,23 % |
Réaction indésirable au médicament Classe de systèmes d’organes (MedDRA) | Pourcentage |
| Pensées anormales | 0,18 % |
| Hallucinations | 0,18 % |
| Troubles du système nerveux | |
| Céphalées | 17,37 % |
| Insomnie | 7,22 % |
| Neuropathie périphérique | 6,16 % |
| Étourdissements | 5,52 % |
| Paresthésie | 3,58 % |
| Hypoesthésie | 2,58 % |
| Crises convulsives | 2,29 % |
| Dysgueusie (altération du goût) | 1,35 % |
| Tremblements | 0,88 % |
| Troubles oculaires | |
| Déficience visuelle | 7,10 % |
| Décollement de la rétine** | 5,93 % |
| Corps flottants du vitré | 3,99 % |
| Douleur oculaire | 2,99 % |
| Conjonctivite | 1,58 % |
| Œdème maculaire | 1,06 % |
| Troubles de l’oreille et du labyrinthe | |
| Otalgie | 1,17 % |
| Surdité | 0,65 % |
| Troubles cardiaques | |
| Arythmies | 0,47 % |
| Troubles vasculaires | |
| Hypotension | 2,05 % |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Toux | 18,31 % |
| Dyspnée | 11,80 % |
Réaction indésirable au médicament Classe de systèmes d’organes (MedDRA) | Pourcentage |
| Troubles gastro-intestinaux | |
| Diarrhée | 34,27 % |
| Nausées | 26,35 % |
| Vomissements | 14,85 % |
| Douleur abdominale | 10,97 % |
| Dyspepsie | 4,81 % |
| Flatulence | 4,58 % |
| Douleur abdominale haute | 4,58 % |
| Constipation | 3,70 % |
| Ulcération buccale | 3,17 % |
| Dysphagie | 2,93 % |
| Ballonnement abdominal | 2,41 % |
| Pancréatite | 1,64 % |
| Troubles hépatobiliaires | |
| Augmentation des phosphatases alcalines dans le sang | 3,58 % |
| Anomalie fonctionnelle hépatique | 3,23 % |
| Augmentation des taux d’aspartate aminotransférase | 1,88 % |
| Augmentation des taux d’alanine aminotransférase | 1,23 % |
| Troubles des tissus cutanés et sous-cutanés | |
| Dermatite | 11,80 % |
| Sueurs nocturnes | 7,92 % |
| Prurit | 4,58 % |
| Éruption | 2,52 % |
| Alopécie | 1,29 % |
| Peau sèche | 0,94 % |
| Urticaire | 0,70 % |
| Troubles musculosquelettiques et des tissus conjonctifs | |
| Dorsalgie | 4,46 % |
Réaction indésirable au médicament Classe de systèmes d’organes (MedDRA) | Pourcentage |
| Myalgie | 3,52 % |
| Arthralgie | 3,35 % |
| Spasmes musculaires | 2,99 % |
| Troubles rénaux et urinaires | |
| Dysfonction rénale | 2,52 % |
| Diminution de la clairance rénale de la créatinine | 2,35 % |
| Augmentation de la créatininémie | 1,88 % |
| Atteinte rénale | 0,76 % |
| Hématurie | 0,70 % |
| Troubles du système reproducteur et des seins | |
| Infertilité chez l’homme | 0,23 % |
| Troubles généraux et anomalies au point d’administration | |
| Pyrexie | 33,51 % |
| Fatigue | 18,96 % |
| Réaction au point d’injection | 6,98 % |
| Douleur | 5,81 % |
| Frissons | 5,40 % |
| Malaise | 2,11 % |
| Asthénie | 2,00 % |
| Douleur thoracique | 0,88 % |
* Dans le cas de ces réactions indésirables, les fréquences ont été tirées de l’expérience postcommercialisation.
** Le décollement de la rétine a seulement été signalé lors d’études menées auprès de patients infectés par le VIH qui recevaient le ganciclovir pour injection pour traiter une rétinite à CMV.
Les effets indésirables survenus pendant les essais cliniques portant sur le ganciclovir pour injection sont résumés ci-après selon les diverses populations de sujets ayant participé aux essais.
Les effets indésirables observés pendant les études sur le ganciclovir pour injection pouvaient aussi survenir lors des études sur le ganciclovir en gélules, et vice versa.
L’innocuité du ganciclovir pour injection chez les patients porteurs du VIH-1 a fait l’objet de plusieurs études cliniques. Les tableaux qui suivent résument les données collectées dans le cadre de six essais cliniques, sur l’innocuité de l’administration du ganciclovir pour injection pour le traitement des maladies à CMV chez les patients infectés par le VIH. Ces données réunies sont présentées en comparaison avec celles du groupe témoin (placebo oral plus implant intravitréen de ganciclovir) de l’une de ces études. Les effets indésirables cliniques qui sont survenus chez ≥ 2 % des patients sous ganciclovir oral ou intraveineux, quelles que soient la relation causale et la gravité, et plus souvent dans ce groupe que dans le groupe témoin, sont résumés dans le Tableau 2.
Tableau 2 Effets indésirables survenus chez ≥ 2 % des patients recevant du ganciclovir sous forme intraveineuse
Appareil ou système Effets indésirables | Ganciclovir intraveineux (N = 412) | Témoins (N = 119) |
|---|---|---|
| Système sanguin et lymphatique | ||
| Neutropénie | 25,7 % | 11,8 % |
| Anémie | 19,7 % | 16,8 % |
| Thrombocytopénie | 6,6 % | 5,0 % |
| Leucopénie | 3,2 % | 0,8 % |
| Lymphadénopathie | 2,9 % | 1,7 % |
| Appareil digestif | ||
| Diarrhée | 26,5 % | 24,4 % |
| Nausées | - | 21,8 % |
| Vomissements | - | 12,6 % |
| Douleur abdominale | 9,0 % | 7,6 % |
| Flatulence | - | 1,7 % |
| Selles molles | - | 1,7 % |
| Dysphagie | 2,7 % | 1,7 % |
| Candidose œsophagienne | 2,2 % | 1,7 % |
| Organisme entier | ||
| Pyrexie | 35,9 % | 35,3 % |
| Céphalées | 18,7 % | 16,0 % |
| Candidose | 10,4 % | 4,2 % |
| Infection au point d’injection | 8,0 % | 0,8 % |
| Sepsis | 6,1 % | 3,4 % |
| Sepsis secondaire | 5,8 % | - |
| Anorexie | 4,9 % | - |
| Appareil ou système |
Effets indésirables
Ganciclovir intraveineux (N = 412) | Témoins (N = 119) | |
|---|---|---|
| Complexe Mycobacterium avium | 4,9 % | 4,2 % |
| Douleur | 4,6 % | 2,5 % |
| Douleur thoracique | 4,4 % | 3,4 % |
| Malaises | - | 0,8 % |
| Asthénie | - | 0,8 % |
| Culture sanguine positive | 3,2 % | 1,7 % |
| Inflammation au point d’injection | 2,2 % | - |
| Systèmes nerveux central et périphérique | ||
| Confusion | - | 2,5 % |
| Hypoesthésie | 3,2 % | 1,7 % |
| Anxiété | 2,4 % | 1,7 % |
| Peau et annexes cutanées | ||
| Prurit | 3,2 % | 2,5 % |
| Appareil respiratoire | ||
| Toux | 16,0 % | 15,1 % |
| Pneumonie à Pneumocystis carinii | 7,3 % | 2,5 % |
| Toux grasse | 3,6 % | 2,5 % |
| Infection des voies respiratoires supérieures | - | 0,8 % |
| Infection des voies respiratoires inférieures | - | 1,7 % |
| Congestion sinusale | 3,4 % | 2,5 % |
| Troubles métaboliques et nutritionnels | ||
| Augmentation des phosphatases alcalines dans le sang | 4,4 % | 4,2 % |
| Augmentation de la créatininémie | 3,2 % | 1,7 % |
| Appareil locomoteur | ||
| Arthralgie | 2,4 % | 1,7 % |
Décollement de la rétine
Un décollement de la rétine a été observé chez des patients atteints de rétinite à CMV avant et après le début du traitement par le ganciclovir pour injection. Le lien entre le décollement de la rétine et l’administration de ganciclovir pour injection est inconnu. Un décollement de la rétine a été observé chez 11 % des patients traités par le ganciclovir pour injection et chez 8 % des patients traités par le ganciclovir en gélules. Les patients atteints de rétinite à CMV doivent être soumis à un suivi ophtalmologique fréquent destiné à surveiller l’état de la rétinite et à déceler toute autre lésion rétinienne.
Les anomalies biologiques constatées au cours de trois essais cliniques chez des patients infectés par le VIH et recevant du ganciclovir oral ou intraveineux pour le traitement d’entretien de la rétinite à CMV sont énumérées ci-dessous. Trois cent vingt-six patients recevant les gélules de ganciclovir et 179 patients recevant le ganciclovir pour injection pouvaient être pris en compte dans cette analyse.
Tableau 3 Résultats des épreuves de laboratoire
Valeurs minimales du nombre absolu de neutrophiles (NAN), de la concentration en hémoglobine et du nombre de plaquettes et valeurs maximales de la créatinine sérique pendant un traitement par le ganciclovir pour injection et des gélules de ganciclovir au cours de trois essais cliniques contrôlés*
% de sujets Gélules de ganciclovir† (3 000 mg/jour) (n = 326) | % de sujets Solution intraveineuse‡ 5 mg/kg/jour (n = 179) | |
|---|---|---|
Neutropénie [n (%)] NAN/mcL | ||
| < 500 | 18,4 | 25,1 |
| 500 à < 750 | 16,6 | 14,3 |
| 750 à < 1 000 | 19,1 | 26,3 |
Anémie [n (%)] Hémoglobine g/dL | ||
| < 6,5 | 1,6 | 4,6 |
| 6,5 à < 8,0 | 10,0 | 16,0 |
| 8,0 à < 9,5 | 24,7 | 25,7 |
Thrombocytopénie Plaquettes/mcL | ||
| < 25 000 | 1,3 | 2,9 |
| 25 000 à < 50 000 | 8,1 | 5,1 |
| 50 000 à < 100 000 | 20,0 | 22,9 |
Créatinine sérique (CrSé) CrSé mg/dL | ||
| ≥ 2,5 | 0,9 | 1,7 |
% de sujets Gélules de ganciclovir† (3 000 mg/jour) (n = 326) | % de sujets Solution intraveineuse‡ 5 mg/kg/jour (n = 179) | |
| ≥ 1,5 à < 2,5 | 12,2 | 13,9 |
* Données regroupées provenant des études ICM 1653, ICM 1774 et AVI034.
† Durée moyenne du traitement = 103 jours, incluant les périodes prévues pour la reprise du traitement d’induction.
‡ Durée moyenne du traitement = 91 jours, incluant les périodes prévues pour la reprise du traitement d’induction.
Dans l’ensemble, les patients traités par le ganciclovir pour injection ont présenté un nombre absolu de neutrophiles minimal et une concentration d’hémoglobine moindres comparativement à ceux qui ont reçu des gélules de ganciclovir, ce qui est compatible avec une aggravation de la neutropénie et de l’anémie (p = 0,024 pour la neutropénie; p = 0,027 pour l’anémie).
Chez la majorité des sujets, les taux maximaux de créatinine sérique étaient inférieurs à 1,5 mg/dL; en ce qui concerne la manifestation d’insuffisance rénale, aucune différence n’a été observée entre l’administration du ganciclovir pour injection et le ganciclovir en gélules. Des hausses des taux de créatinine sérique ≥ 2,5 mg/dL sont survenues chez < 2 % des sujets, et aucune différence importante n’a été notée dans le délai entre le début du traitement d’entretien et la survenue des hausses des taux de créatinine sérique.
RECEVEURS DE GREFFE
Plusieurs essais cliniques ont examiné l’administration orale ou intraveineuse de ganciclovir pour le traitement ou la prévention des maladies à CMV chez les receveurs de greffe.
Le tableau suivant résume les effets indésirables cliniques qui sont survenus chez au moins 5 % des patients prenant le ganciclovir intraveineux dans trois études réunies sur la greffe de moelle osseuse, quelles que soient la relation causale et la gravité. Les effets indésirables qui sont survenus à une fréquence plus élevée dans le groupe témoin d’observation/sous placebo que dans le groupe sous ganciclovir intraveineuse ne figurent pas dans le Tableau 4 ci-dessous.
Tableau 4 Effets indésirables survenus chez ≥ 5 % des patients prenant le ganciclovir intraveineux
Appareil ou système Effet indésirable | Receveurs de greffe de moelle osseuse (ICM 1308, 1570 et 1689) | ||||
|---|---|---|---|---|---|
| Ganciclovir intraveineux (N = 122) | Témoins d’observation/sous placebo (N = 120) | ||||
| Système sanguin et lymphatique | |||||
| Pancytopénie | 31 % | 25 % | |||
| Leucopénie | 20 % | 7 % | |||
| Organisme entier | |||||
Appareil ou système Effet indésirable | Receveurs de greffe de moelle osseuse (ICM 1308, 1570 et 1689) | ||||
| Ganciclovir intraveineux (N = 122) | Témoins d’observation/sous placebo (N = 120) | ||||
| Céphalées | 15 % | 13 % | |||
| Trouble d’une muqueuse | 14 % | 13 % | |||
| Pyrexie | 11 % | 8 % | |||
| Frissons | 7 % | 4 % | |||
| Sepsis | 7 % | 2 % | |||
| Anorexie | 7 % | 5 % | |||
| Œdème facial | 5 % | 2 % | |||
| Appareil digestif | |||||
| Diarrhée | 24 % | 23 % | |||
| Nausées | 20 % | 19 % | |||
| Dyspepsie | 8 % | 6 % | |||
| Ballonnement abdominal | 8 % | 6 % | |||
| Troubles métaboliques et nutritionnels | |||||
| Augmentation de la créatininémie | 16 % | 13 % | |||
| Anomalie fonctionnelle hépatique | 11 % | 10 % | |||
| Diminution de la magnésiémie | 11 % | 10 % | |||
| Hypocalcémie | 9 % | 8 % | |||
| Hypokaliémie | 9 % | 8 % | |||
| Systèmes nerveux central et périphérique | |||||
| Tremblements | 8 % | 7 % | |||
| Confusion | 5 % | 3 % | |||
| Peau et annexes cutanées | |||||
| Dermatite exfoliative | 10 % | 9 % | |||
| Appareil respiratoire | |||||
| Rhinite | 9 % | 5 % | |||
| Dyspnée | 6 % | 4 % | |||
| Appareil cardio-vasculaire | |||||
| Tachycardie | 16 % | 15 % | |||
Appareil ou système Effet indésirable | Receveurs de greffe de moelle osseuse (ICM 1308, 1570 et 1689) | ||||
| Ganciclovir intraveineux (N = 122) | Témoins d’observation/sous placebo (N = 120) | ||||
| Hypotension | 11 % | 7 % | |||
| Appareil génito-urinaire | |||||
| Hématurie | 16 % | 13 % | |||
| Organes des sens | |||||
| Hémorragie oculaire | 5 % | 3 % | |||
| Appareil locomoteur | |||||
| Myalgie | 5 % | 3 % | |||
Les effets indésirables cliniques qui sont survenus chez ≥ 5 % des patients recevant le ganciclovir intraveineux pendant une étude contrôlée par placebo, sur la greffe cardiaque (ICM 1496), quelles que soient la relation causale et la gravité, et plus souvent dans le groupe sous ganciclovir intraveineuse (N = 76) que dans celui sous placebo (N = 73) sont énumérées ci-dessous.
Organisme entier : céphalées (18 %), infection (18 %).
Troubles métaboliques et nutritionnels : œdème (9 %).
Système nerveux central et périphérique : confusion (5 %), neuropathie périphérique (7 %).
Appareil respiratoire : épanchement pleural (5 %).
Appareil cardio-vasculaire : hypertension (20 %).
Appareil génito-urinaire : dysfonctionnement rénal (14 %), atteinte rénale (12 %).
Effets indésirables peu courants observés au cours des essais cliniques (< 1 %)
Les effets indésirables pertinents qui ne sont pas énumérés ci-dessus, parce qu’ils ne répondaient pas aux critères d’inclusion dans l’un ou l’autre des tableaux précédents, apparaissent ci-dessous.
Organisme entier : cachexie, déshydratation, fatigue, abcès au point d’injection, œdème au point d’injection, hémorragie au point d’injection, douleur au point d’injection, thrombose au point d’injection, malaises, réaction de photosensibilité.
Appareil digestif : pancréatite, trouble gastro-intestinal, hémorragie gastro-intestinale, éructation, œsophagite, incontinence fécale, gastrite, ulcération buccale, trouble lingual.
Système sanguin et lymphatique : anémie aplasique, insuffisance médullaire, éosinophilie, splénomégalie.
Système nerveux central et périphérique : hallucinations, trouble psychotique, humeur euphorique, trouble émotionnel, syndrome hyperkinétique, secousses myocloniques, rêves anormaux, agitation, amnésie, ataxie, coma, crises convulsives, sécheresse de la bouche, hypertonie, diminution de la libido, nervosité, somnolence, troubles de la pensée.
Peau et annexes cutanées : dermatite, acné, alopécie, sécheresse cutanée, herpès, urticaire.
Organes des sens : décollement de la rétine, troubles de la vue, otalgie, cécité, surdité, douleur oculaire, glaucome, acouphène, troubles du corps vitré.
Troubles métaboliques et nutritionnels : hausse de la créatine phosphokinase sanguine, hausse de la glycémie, hausse de la déshydrogénase lactique sanguine.
Appareil cardio-vasculaire : arythmie (y compris arythmie ventriculaire), thrombophlébite profonde, phlébite, migraine.
Appareil génito-urinaire : impuissance, pollakiurie.
Appareil locomoteur : syndrome myasthénique.
Infections : manifestations reliées à l’insuffisance médullaire et à l’immunodéficience, telles qu’infections locales ou générales et sepsis.
Complications hémorragiques : saignement associé à la thrombopénie et susceptible de menacer la vie.
Système hépatique : hépatite, ictère.
Anomalies dans les résultats des épreuves hématologiques et biochimiques
Les résultats des épreuves de laboratoire de trois essais cliniques contrôlés sur l’administration de ganciclovir pour injection pour la prévention des maladies à CMV chez les receveurs de greffe sont résumés ci-après.
Tableau 5 Résultats des épreuves de laboratoire
Incidence de neutropénie et de thrombopénie dans des essais pour la prévention des maladies à CMV chez des receveurs de greffe
| Ganciclovir intraveineux* | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Allogreffe cardiaque§ | Allogreffe médullaire† | ||||||||||
| Ganciclovir | Placebo | Ganciclovir | Placebo | ||||||||
| Sujets (nombre) | n = 76 | n = 73 | n = 57 | n = 55 | |||||||
Neutropénie (NAN/mcL) | |||||||||||
| < 500 | 4 % | 3 % | 12 % | 6 % | |||||||
| 500 – 1 000 | 3 % | 8 % | 29 % | 17 % | |||||||
Thrombocytopénie (plaquettes/mcL) | |||||||||||
| < 25 000 | 3 % | 1 % | 32 % | 28 % | |||||||
| 25 000 - 50 000 | 5 % | 3 % | 25 % | 37 % | |||||||
§ Étude ICM 1496 : Durée moyenne du traitement = 28 jours
† Études ICM 1570 et ICM 1689 : Durée moyenne du traitement = 45 jours
* ganciclovir pour injection
Le tableau suivant montre la fréquence des taux élevés de créatinine sérique au cours de ces essais cliniques contrôlés.
Tableau 6 Résultats des épreuves de laboratoire
Élévations de la créatinine sérique constatées lors d’essais sur la prévention des maladies à CMV chez les receveurs de greffe
| Ganciclovir intraveineux* | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Allogreffe cardiaque | Allogreffe médullaire | ||||||||||||||
| ICM 1496 | ICM 1570 | ICM 1689 | |||||||||||||
| Taux maximaux de créatinine sérique | Ganciclovir (n = 76) | Placebo (n = 73) | Ganciclovir (n = 20) | Témoins (n = 20) | Ganciclovir (n = 37) | Placebo (n = 35) | |||||||||
Créatinine sérique (≥ 2,5 mg/dL) | 18 % | 4 % | 20 % | 0 % | 0 % | 0 % | |||||||||
Créatinine sérique (≥ 1,5 ‒ < 2,5 mg/dL) | 58 % | 69 % | 50 % | 35 % | 43 % | 44 % | |||||||||
* ganciclovir pour injection
Les taux de créatinine sérique étaient élevés chez les patients qui avaient reçu du ganciclovir pour injection par rapport aux patients qui avaient reçu un placebo. La plupart des patients qui ont participé à ces études ont également reçu de la cyclosporine. Le mécanisme à l’origine de ce dysfonctionnement rénal est inconnu. Il est cependant essentiel de surveiller rigoureusement la fonction rénale au cours d’un traitement par le ganciclovir pour injection, surtout chez les patients qui reçoivent des agents concomitants susceptibles d’entraîner des effets néphrotoxiques.
Description de certaines des réactions indésirables
Neutropénie : le nombre de neutrophiles prétraitement ne permet pas de prédire le risque de neutropénie. La neutropénie survient typiquement au cours de la première ou deuxième semaine du traitement d’induction. Le nombre de cellules revient habituellement à la normale en 2 à 5 jours après l’arrêt du traitement ou la réduction de la dose (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie).
Thrombocytopénie : le risque de thrombocytopénie est plus élevé chez les patients dont la numération plaquettaire est faible au départ (< 100 000/mcL). Les patients présentant une immunosuppression iatrogène due à l’utilisation de médicaments immunosuppresseurs sont plus susceptibles de devenir thrombocytopéniques que les patients infectés par le VIH (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie). Une thrombocytopénie marquée s’accompagne parfois d’une hémorragie mettant la vie en danger.
Effets indésirables observés après la commercialisation du médicament
Les effets indésirables qui suivent ont été signalés depuis la commercialisation du ganciclovir pour injection et ne sont pas énumérés dans la liste présentée ci-dessus. Comme ces effets indésirables sont signalés volontairement par une population dont on ne connaît pas la taille, on ne peut pas estimer leur fréquence. On a choisi d’énumérer ces effets soit à cause de l’ampleur de la fréquence avec laquelle ils ont été signalés, soit à cause d’une relation de cause à effet apparente, soit à cause de ces deux facteurs.
Troubles du système sanguin et lymphatique : anémie hémolytique, syndrome hémolytique et urémique
Troubles cardiaques : arrêt cardiaque, anomalie de la conduction cardiaque, ischémie, torsade de pointe, tachycardie ventriculaire
Troubles du système nerveux central et périphérique : réaction extrapyramidale, hallucinations, perte de l’odorat, paralysie périphérique du nerf moteur oculaire commun
Troubles congénitaux, familiaux et génétiques : anomalie congénitale
Troubles oculaires : cataractes, sécheresse oculaire
Troubles gastro-intestinaux : cholélithiase, cholostase, ulcération intestinale
Troubles hépatiques : insuffisance hépatique, hépatite
Troubles du système immunitaire : réaction allergique, réaction anaphylactique
Troubles métaboliques et nutritionnels : acidose, taux élevés de triglycérides, hyponatrémie, concentration sérique inappropriée d’hormone antidiurétique (ADH), hypercalcémie
Troubles de l’appareil locomoteur et des tissus conjonctifs : arthrite, rhabdomyolyse
Troubles du système nerveux : dysesthésie, paralysie faciale, hypertension intracrânienne, perte de mémoire, myélopathie, dysphasie
Troubles du système de reproduction et des seins : stérilité, hypotrophie testiculaire
Troubles respiratoires, thoraciques et médiatisnaux : bronchospasme, fibrose pulmonaire
Troubles de la peau et des tissus sous-cutanés : dermatite exfoliative, syndrome de Stevens-Johnson
Circonstances sociales : irritabilité
Troubles de l’appareil génito-urinaire : trouble tubulaire rénal
Troubles vasculaires : accident vasculaire cérébral, vascularite
L’anaphylaxie et une réduction de la fertilité masculine sont des effets indésirables qui ont fait l’objet de rapports de pharmacovigilance sur l’administration de ganciclovir oral ou intraveineux à des patients infectés par le VIH ou à d’autres patients immunodéficients, comme des receveurs de greffe, qui ne sont pas mentionnés précédemment et pour lesquels une réaction causale ne peut pas être exclue.
Femmes et hommes aptes à procréer
Des études menées chez les animaux ont montré que le ganciclovir altère la fertilité. Dans le cadre d’une étude clinique, des receveurs de greffe rénale traités par le valganciclovir (un promédicament du ganciclovir pour injection) en prophylaxie contre l’infection à CMV pendant une période allant jusqu’à 200 jours ont été comparés à un groupe témoin non traité. La spermatogenèse a été inhibée pendant le traitement par le valganciclovir. Au moment du suivi, environ 6 mois après l’interruption du traitement, la densité moyenne du sperme chez les patients traités a été semblable à celle observée dans le groupe témoin non traité. Après la fin du traitement, dans le groupe valganciclovir, le nombre de spermatozoïdes a été normal chez les 7 patients qui avaient un sperme de densité normale et chez 8 des 13 patients qui avaient un sperme de faible densité au début de l’étude. À la fin du suivi dans le groupe témoin, la densité du sperme a été normale chez les 6 patients qui avaient un sperme de densité normale et chez 2 des 4 patients qui avaient un sperme de faible densité au début de l’étude.
INTERACTIONS MÉDICAMENTEUSES
Ganciclovir
Comme le ganciclovir ne se fixe aux protéines plasmatiques que dans une proportion de 1 à 2 %, on ne prévoit pas d’interactions mettant en jeu le déplacement d’un médicament de ses sites de fixation.
Zidovudine
Lorsqu’on a administré 1 000 mg de ganciclovir en gélules toutes les 8 heures, on a observé que la surface sous la courbe de concentration du ganciclovir (SSC) avait tendance à diminuer en présence de la zidovudine, administrée à raison de 100 mg toutes les 4 heures (18 %), mais cette diminution n’était pas statistiquement significative. La surface sous la courbe de concentration de la zidovudine a augmenté de façon significative sur le plan statistique (15 %) en présence de ganciclovir.
Comme la zidovudine et le ganciclovir peuvent tous deux causer de la neutropénie et de l’anémie, de nombreux patients ne toléreront pas un traitement d’association à la posologie habituelle de ces deux médicaments. Une interaction pharmacodynamique pourrait se produire lors de l’administration concomitante de ces médicaments.
Didanosine
Lorsqu’on a administré 1 000 mg de ganciclovir par voie orale (gélules) toutes les 8 heures, la surface sous la courbe de concentration de la didanosine (200 mg toutes les 12 heures) à l’état d’équilibre (SSC0-12) a augmenté d’environ 80 % quand la didanosine a été administrée 2 heures avant ou concurremment avec le ganciclovir en gélules. On a observé une diminution de la surface sous la courbe de concentration de ganciclovir à l’état d’équilibre (23 %) en présence de didanosine lorsque celle-ci a été administrée 2 heures avant les gélules de ganciclovir, mais la SSC n’a pas été modifiée par la présence de didanosine lorsque les deux médicaments ont été administrés simultanément. On n’a observé aucune modification importante de la clairance rénale de l’un ou l’autre des deux médicaments.
Lorsque la dose d’induction standard de ganciclovir pour injection (perfusion de 5 mg/kg pendant 1 heure, toutes les 12 heures) était administrée en concomitance avec de la didanosine (200 mg toutes les 12 heures) par voie orale, à l’état d’équilibre, on a constaté que la SSC0-12 de la didanosine augmentait de 70 ± 40 % (intervalle, 3 à 121 %, n = 11) et que la Cmax augmentait de 49 ± 48 % (intervalle, -28 à 125 %). Dans une autre étude, lorsque la dose d’entretien standard de ganciclovir pour injection (perfusion de 5 mg/kg pendant 1 heure, toutes les 24 heures) était administrée en concomitance avec de la didanosine (200 mg toutes les 12 heures) par voie orale, à l’état d’équilibre, on a constaté que la SSC0-12 de la didanosine augmentait de 50 ± 26 % (intervalle, 22 à 110 %, n = 11) et que la Cmax augmentait de 36 ± 36 % (intervalle, -27 à 94 %) entre la première et la deuxième dose de didanosine. La concentration plasmatique de didanosine (SSC12-24) est restée inchangée durant les intervalles posologiques lorsque le ganciclovir pour injection n’était pas administré en concomitance. La pharmacocinétique du ganciclovir n’était pas modifiée par la didanosine. Aucun changement significatif de la clairance rénale des deux médicaments n’a été observé, que ce soit dans une étude comme dans l’autre.
Lors de l’administration intraveineuse de doses de 5 et 10 mg/kg/jour, on a observé une augmentation de 38 à 67 % de la SSC de la didanosine, ce qui confirme la survenue d’une interaction pharmacocinétique pendant la coadministration de ces médicaments. L’augmentation de la concentration plasmatique de didanosine ne peut pas être expliquée par une compétition pour la sécrétion tubulaire rénale, puisque le pourcentage d’excrétion de la dose de didanosine a augmenté. Elle pourrait découler d’une augmentation de la biodisponibilité ou d’une réduction du métabolisme. Il n’en reste pas moins qu’en raison de l’augmentation de la concentration plasmatique de didanosine en présence de ganciclovir, il faut suivre les patients de près afin de détecter toute toxicité liée à la didanosine (c.-à-d. une pancréatite).
La didanosine a été associée à la pancréatite. Au cours de trois essais contrôlés, une pancréatite a été signalée chez 2 % des patients prenant de la didanosine et du ganciclovir pour injection. La fréquence de la pancréatite était semblable dans les groupes traités par la solution intraveineuse et les gélules.
À part les résultats anormaux des épreuves de laboratoire, le traitement concomitant par la zidovudine, la didanosine ou la zalcitabine n’a pas semblé modifier le type ni la fréquence des réactions indésirables signalées, à l’exception d’une augmentation modérée de la fréquence de diarrhée. Chez les patients qui prenaient le ganciclovir pour injection, la fréquence de diarrhée était de 51 % et de 49 %, respectivement, avec didanosine comparativement à 39 % et à 35 %, respectivement, sans didanosine.
Stavudine
Aucune interaction pharmacocinétique statistiquement significative n’a été mise en évidence quand la stavudine et le ganciclovir oral ont été administrés en même temps.
Triméthoprime
Le triméthoprime a diminué de manière statistiquement significative (de 16,3 %) la clairance rénale du ganciclovir oral, et cette diminution s’accompagnait d’une réduction statistiquement significative de la vitesse d’élimination terminale et d’une augmentation correspondante (de 15 %) de la demi-vie. Ces changements ont cependant peu de chances d’avoir une importance clinique, puisque la SSC0-8 et la Cmax sont restées les mêmes. Le seul changement statistiquement significatif de la pharmacocinétique du triméthoprime qui a été observé lors de l’administration concomitante de ganciclovir était une augmentation de la Cmin. Comme il est peu probable que cette augmentation soit cliniquement pertinente, un ajustement posologique n’est pas recommandé.
Cyclosporine
D’après la comparaison des concentrations minimales de cyclosporine, l’administration de ganciclovir ne semble pas modifier la pharmacocinétique de la cyclosporine. Une augmentation de la créatininémie maximale a toutefois été observée après la mise en route du traitement par le ganciclovir.
Association imipénem-cilastatine
Des crises convulsives ont été signalées chez des patients qui recevaient du ganciclovir pour injection et l’association imipénem-cilastatine. Il faut tenir compte de la possibilité d’une interaction pharmacodynamique entre ces deux médicaments. Il faut donc éviter d’administrer ces médicaments concurremment, à moins que les avantages possibles l’emportent sur les risques.
Mofétilmycophénolate
Après l’administration d’une dose unique à douze receveurs de greffe rénale stables, aucune interaction pharmacocinétique n’a été observée entre le mofétilmycophénolate (1,5 g) et le ganciclovir pour injection (5 mg/kg). La moyenne (± écart type) de la surface sous la courbe de la concentration sérique en fonction du temps (SSC) du ganciclovir était de 54,3
(± 19,0) mcg•h/mL et de 11,5 (± 1,8) mcg/mL, respectivement, après l’administration concomitante des deux médicaments comparativement à 51,0 (± 17,0) mcg•h/mL et 10,6 (± 2,0) mcg/mL, respectivement, après l’administration de ganciclovir pour injection seul. Les moyennes (± écart type) de la SSC et de la Cmax de l’AMP (métabolite actif du mycophénolate) étaient respectivement de 80,9 (± 21,6) mcg•h/mL et de 27,8 (± 13,9) mcg/mL après la coadministration des deux médicaments comparativement à 80,3 (± 16,4) mcg•h/mL et à 30,9 (± 11,2) mcg/mL après l’administration du mofétilmycophénolate seul. Toutefois, d’après les effets connus de l’insuffisance rénale sur la pharmacocinétique du ganciclovir et du mycophénolate, on s’attend à ce que l’administration concomitante de ces deux médicaments entraîne une augmentation des concentrations de ganciclovir et de GAMP (métabolite inactif du mycophénolate), car il y a compétition entre ces deux médicaments au niveau des mécanismes de sécrétion tubulaire rénale. Chez les insuffisants rénaux qui reçoivent conjointement du ganciclovir et du mycophénolate, il convient d’observer les recommandations posologiques s’appliquant au ganciclovir et de surveiller étroitement les patients.
Probénécide
Lorsqu’on a administré 1 000 mg de ganciclovir en gélules toutes les 8 heures, les concentrations sériques de ganciclovir ont augmenté de 45 % en présence de probénécide administré à raison de 500 mg toutes les 6 heures. La clairance rénale du ganciclovir a diminué de 22 %, ce qui est compatible avec une interaction comportant une compétition pour la sécrétion tubulaire rénale. Il faut suivre les patients traités par le probénécide et le ganciclovir en gélules de près afin de détecter toute toxicité liée au ganciclovir.
Il est possible que les médicaments qui inhibent la réplication des populations de cellules à division rapide comme les spermatogonies, les cellules de la moelle osseuse et celles des couches germinales de la peau et de la muqueuse gastro-intestinale entraînent des effets toxiques additifs lorsqu’ils sont administrés concurremment avec le ganciclovir. Il est aussi possible que la coadministration de ganciclovir et d’autres médicaments myélosuppresseurs ou associés à une insuffisance rénale augmente la toxicité. C’est pourquoi l’administration concomitante de ganciclovir et de médicaments associés à une myélosuppression ou à une insuffisance rénale, y compris les analogues nucléosidiques (comme la zidovudine, la didanosine et la stavudine), les immunosuppresseurs (comme la cyclosporine, le tacrolimus et le mofétilmycophénolate), les agents antinéoplasiques (comme la doxorubicine, la vincristine, la vinblastine et l’hydroxyurée) et les anti-infectieux (comme l’association du triméthoprime aux sulfamides, la dapsone, l’amphotéricine B, la flucytosine et la pentamidine) ne doit être envisagée que si l’on juge que les avantages possibles du traitement l’emportent sur les risques.
Étant donné que l’excrétion rénale à la fois par filtration glomérulaire et par sécrétion tubulaire active constitue la voie d’élimination du ganciclovir (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Excrétion), il se peut que la coadministration du ganciclovir et de médicaments partageant la voie de sécrétion tubulaire modifie les concentrations plasmatiques du ganciclovir ou du médicament coadministré.
Les receveurs d’allogreffe traités par ganciclovir pour injection lors de trois études cliniques contrôlées ont reçu également une variété de médicaments concomitants, dont l’amphotéricine B, l’azathioprine, la cyclosporine, le muromonab-CD3 (OKT3) et/ou la prednisone. On a observé des hausses de la créatinine sérique chez des patients recevant le ganciclovir conjointement avec de la cyclosporine ou de l’amphotéricine B, deux médicaments qui présentent un risque connu de néphrotoxicité (voir EFFETS INDÉSIRABLES). Dans une étude rétrospective chez 93 receveurs d’une allogreffe du foie auxquels on a administré du ganciclovir (perfusion de 5 mg/kg sur 1 heure, toutes les 12 heures) et de la cyclosporine (à des doses thérapeutiques), on n’a remarqué aucun effet sur la concentration sanguine de la cyclosporine.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Ne pas administrer le Ganciclovir pour injection, USP par injection intraveineuse rapide ou bolus. Les concentrations plasmatiques excessives peuvent accroître la toxicité du ganciclovir.
L’injection intramusculaire ou sous-cutanée peut causer une irritation tissulaire grave en raison du pH élevé (environ 11) des solutions de Ganciclovir pour injection, USP.
Le Ganciclovir pour injection, USP doit être reconstitué et dilué sous la supervision d’un professionnel de la santé et administré en perfusion intraveineuse (voir ENTREPOSAGE ET STABILITÉ Directives particulières de manipulation).
Posologie recommandée et ajustement posologique
Ne pas dépasser la dose recommandée de Ganciclovir pour injection, USP. Ne pas non plus dépasser la vitesse de perfusion recommandée pour le Ganciclovir pour injection, USP.
Compte tenu des variations individuelles relatives à la réponse clinique des maladies à CMV et à la sensibilité aux effets myélosuppresseurs du ganciclovir pour injection, le traitement par le Ganciclovir pour Injection, USP devra être adapté à chaque cas. Les modifications posologiques doivent reposer sur des évaluations cliniques et une surveillance hématologique régulières.
Traitement de la rétinite à CMV :
Traitement d’induction
La dose de Ganciclovir pour injection, USP recommandée chez les patients bénéficiant d’une fonction rénale normale est de 5 mg/kg toutes les 12 heures pendant 14 à 21 jours, administrée en perfusion intraveineuse continue d’une heure.
Traitement d’entretien
À la suite du traitement d’induction, la dose de Ganciclovir pour injection, USP recommandée est de 5 mg/kg en perfusion intraveineuse d’une heure une fois par jour à raison de sept jours par semaine, ou de 6 mg/kg une fois par jour à raison de cinq jours par semaine.
Chez les patients dont la rétinite à CMV continue d’évoluer pendant le traitement d’entretien par Ganciclovir pour injection, USP, on recommande de reprendre le traitement d’induction par l’administration biquotidienne de ganciclovir pour injection.
Prévention des maladies à CMV chez les receveurs de greffe :
La dose initiale recommandée chez les patients dont la fonction rénale est normale est de 5 mg/kg (administrés par voie intraveineuse à une vitesse constante pendant une heure) toutes les 12 heures pendant 7 à 14 jours, suivie soit par 5 mg/kg une fois par jour à raison de sept jours par semaine, ou par 6 mg/kg une fois par jour à raison de cinq jours par semaine.
La durée du traitement par Ganciclovir pour injection, USP chez les receveurs de greffe dépend de la durée et du degré de l’immunosuppression. Dans les essais cliniques contrôlés menés chez les receveurs d’allogreffe médullaire, le traitement par ganciclovir pour injection a été poursuivi 100 à 120 jours après la transplantation. Une maladie à CMV s’est manifestée chez plusieurs patients qui avaient interrompu prématurément le traitement par le ganciclovir pour injection. Chez les receveurs d’allogreffe cardiaque, les maladies à CMV diagnostiquées pour la première fois débutaient après l’interruption du traitement par le ganciclovir pour injection, qui avait lieu 28 jours après la transplantation, ce qui porte à croire que l’administration continue puisse être nécessaire pour prévenir la manifestation tardive d’une maladie à CMV chez cette population de patients.
Patients atteints d’une grave leucopénie, neutropénie, anémie, thrombopénie et/ou pancytopénie :
On a observé de graves cas de leucopénie, neutropénie, anémie, thrombopénie, insuffisance médullaire et anémie aplasique chez des patients traités par le ganciclovir. Ce traitement ne doit pas être commencé si le nombre absolu de neutrophiles est inférieur à 500/mcL, le nombre de plaquettes est inférieur à 25 000/mcL ou le taux d’hémoglobine est inférieur à 80 g/L (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie; MISES EN GARDE ET
PRÉCAUTIONS, Surveillance et épreuves de laboratoire et EFFETS INDÉSIRABLES).
Surveillance des patients
Étant donné la fréquence de la leucopénie, de la granulocytopénie (neutropénie), de l’anémie, de la thrombopénie, de la pancytopénie, de l’insuffisance médullaire et de l’anémie aplasique chez les patients recevant le ganciclovir (voir EFFETS INDÉSIRABLES), on recommande d’effectuer fréquemment des hémogrammes et des numérations plaquettaires, surtout lorsque le ganciclovir ou autres analogues de nucléosides ont déjà causé une cytopénie chez le patient, ou lorsque le nombre de neutrophiles est inférieur à 1 000/mcL au début du traitement. Il y a lieu de surveiller la créatinine sérique ou la clairance de la créatinine pour effectuer des ajustements posologiques chez les insuffisants rénaux (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, Insuffisance rénale).
Réduction de la dose
Chez les insuffisants rénaux, il faut réduire la posologie du ganciclovir pour injection (voir la section Insuffisance rénale). Il faut aussi considérer des réductions posologiques dans les cas de neutropénie, d’anémie et/ou de thrombopénie. Il ne faut pas administrer le ganciclovir pour injection dans les cas de neutropénie grave (NAN inférieur à 500/mcL), de thrombopénie grave (nombre de plaquettes inférieur à 25 000/mcL) ou d’anémie grave (taux d’hémoglobine inférieur à 80 g/L).
Insuffisance rénale
Pour le traitement des insuffisants rénaux (voir MISES EN GARDE ET PRÉCAUTIONS), consulter le Tableau 7 pour connaître les doses recommandées de ganciclovir pour injection, USP et ajuster l’intervalle posologique comme indiqué.
Tableau 7 Doses d’induction et doses d’entretien pour l’administration du Ganciclovir pour injection, USP en présence d’insuffisance rénale
| Clairance de la créatinine* (mL/min) | Dose d’induction (mg/kg) | Intervalles entre les doses (heures) | Dose d’entretien (mg/kg) | Intervalles entre les doses (heures) |
|---|---|---|---|---|
| ≥ 70 | 5,0 | 12 | 5,0 | 24 |
| 50 à 69 | 2,5 | 12 | 2,5 | 24 |
| 25 à 49 | 2,5 | 24 | 1, 25 | 24 |
| 10 à 24 | 1,25 | 24 | 0,625 | 24 |
| < 10 | 1,25 | 3 fois par semaine, après l’hémodialyse | 0,625 | 3 fois par semaine, après l’hémodialyse |
Hémodialyse
La posologie chez les patients soumis à l’hémodialyse ne doit pas dépasser 1,25 mg/kg trois fois par semaine, après chaque séance d’hémodialyse. Le ganciclovir pour injection doit être administré peu de temps après la fin de l’hémodialyse, puisqu’on a observé que l’hémodialyse réduisait les concentrations plasmatiques d’environ 50 %.
* La clairance de la créatinine estimée peut être calculée en fonction du taux de créatinine sérique grâce à la formule suivante :
[140 - âge (années)] [poids corporel (kg)] Clairance de la créatinine chez l’homme = [72] [0,11 x créatinine sérique (mcmol/L)]
Clairance de la créatinine chez la femme = 0,85 x la valeur chez l’homme
Clairance de la créatinine en unités SI (mL/S) = 0,01667 x la valeur obtenue avec la formule ci-dessus exprimée en unités traditionnelles (mL/min).
Administration
Les concentrations de perfusion supérieures à 10 mg/mL ne sont pas recommandées. Ne pas administrer le ganciclovir pour injection par injection intraveineuse rapide ou bolus. L’administration doit s’effectuer par perfusion intraveineuse constante d’une heure.
Reconstitution :
Reconstitution de la poudre lyophilisée stérile : Reconstituer en injectant de l’eau stérile pour injection dans la fiole.
| Format de la fiole | Volume de solvant à ajouter | Volume approximatif obtenu | Concentration nominale par mL |
|---|---|---|---|
| 500 mg | 10 mL | 10,29 mL | 50 mg/mL |
Faire tournoyer doucement afin de mouiller complètement le produit. Continuer d’agiter jusqu’à ce que la solution reconstituée devienne claire. D’un point de vue microbiologique, la solution reconstituée doit être utilisée immédiatement.
Le Ganciclovir pour injection, USP ne doit pas être mélangé avec d’autres produits i.v.
Ne pas utiliser d’eau bactériostatique pour injection contenant des parabènes, puisque ceux-ci sont incompatibles avec la poudre stérile de ganciclovir sodique et peuvent entraîner la formation de précipités.
On doit vérifier l’absence de particules opaques et de changement de couleur dans la solution reconstituée avant de procéder à la préparation du mélange injectable.
Préparation du mélange injectable : La solution reconstituée est diluée de nouveau dans l’une des solutions pour perfusion intraveineuse énumérées ci-dessous.
Solutions pour perfusion intraveineuse : solution physiologique salée, dextrose à 5 % dans de l’eau, solution injectable de Ringer, solution injectable de Ringer avec lactate.
SURDOSAGE
Traitement : Puisqu’elle peut réduire les concentrations plasmatiques de ganciclovir d’environ 50 % pendant une séance de 4 heures, l’hémodialyse peut se révéler utile pour diminuer les concentrations sériques (voir POSOLOGIE ET ADMINISTRATION, Hémodialyse). Il faut maintenir une hydratation adéquate et envisager l’administration de facteurs de croissance hématopoïétiques.
Des rapports de surdoses de ganciclovir intraveineux ont été reçus durant les essais cliniques et après la commercialisation du produit, et certains des cas signalés ont été mortels. Dans certains cas, aucune manifestation indésirable n’a été signalée. La majorité des patients ont éprouvé un ou plusieurs des effets indésirables suivants :
Toxicité hématologique : myélosuppression, y compris pancytopénie, insuffisance médullaire, leucopénie, neutropénie, granulocytopénie.
Hépatotoxicité : hépatite, trouble fonctionnel hépatique.
Toxicité rénale : aggravation d’une hématurie chez un patient présentant déjà un dysfonctionnement rénal, une atteinte rénale aiguë, hausse de la créatinine.
Toxicité gastro-intestinale : douleur abdominale, diarrhée, vomissements.
Neurotoxicité : tremblements généralisés, crises convulsives.
De plus, un adulte qui a reçu 0,4 mL (au lieu de 0,1 mL) de ganciclovir par injection intravitréenne, a perdu temporairement la vue et a présenté une occlusion de l’artère centrale de la rétine après l’élévation de la pression intraoculaire reliée au volume du liquide injecté.
Surdosage observé avec le valganciclovir
Un adulte a développé une insuffisance médullaire mortelle (aplasie médullaire) après avoir reçu pendant plusieurs jours une posologie qui était au moins dix fois plus élevée que celle recommandée pour son degré d’insuffisance rénale (selon la réduction de la clairance de la créatinine).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Le ganciclovir est un analogue synthétique du nucléoside de la guanine qui inhibe la réplication des virus de la famille des Herpès virus tant in vitro qu’in vivo.
Le ganciclovir intracellulaire est d’abord phosphorylé en ganciclovir monophosphate par une désoxyguanosine-kinase cellulaire. La phosphorylation se poursuit ensuite sous l’effet de plusieurs kinases cellulaires pour donner du ganciclovir triphosphate. Il a été montré in vitro que les concentrations de ganciclovir triphosphate sont approximativement 100 fois plus grandes dans les cellules infectées par le cytomégalovirus (CMV) que dans les cellules non infectées. La phosphorylation du ganciclovir est donc favorisée dans les cellules infectées par le virus. Dans ces cellules, le ganciclovir triphosphate est métabolisé lentement, et on en retrouve de 60 à 70 % à l’intérieur des cellules 18 heures après le retrait du ganciclovir du liquide extracellulaire. L’activité antivirale du ganciclovir résulte de l’inhibition de la synthèse de l’ADN viral de deux façons : (1) le ganciclovir triphosphate inhibe de façon compétitive l’incorporation de dGTP dans l’ADN par l’ADN-polymérase, et (2) l’incorporation du ganciclovir triphosphate dans l’ADN viral empêche ou limite considérablement l’élongation de l’ADN viral.
Le ganciclovir inhibe la prolifération in vitro des cellules de mammifères à des concentrations variant de 10 à 60 mcg/mL; les cellules souches hématopoïétiques de la moelle osseuse sont les plus sensibles à cette inhibition (CI50 de 10 mcg/mL).
Pharmacocinétique
La pharmacocinétique du ganciclovir pour injection a été évaluée chez des patients immunodéprimés présentant une grave maladie à CMV. En présence d’une fonction rénale normale, la demi-vie plasmatique était de 2,9 ± 1,3 heures. Une pharmacocinétique indépendante de la dose a été observée aux doses s’échelonnant entre 1,6 et 5,0 mg/kg. L’excrétion rénale à la fois par filtration glomérulaire et sécrétion tubulaire active constitue la principale voie d’élimination du ganciclovir (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale). La perfusion intraveineuse de 5 mg/kg de ganciclovir pour injection pendant une heure a entraîné une surface totale sous la courbe de la concentration sérique en fonction du temps (SSC) du ganciclovir variant entre 22,1 ± 3,2 (n = 16) et 26,8 ± 6,1 mcg•h/mL (n = 16) et une concentration sérique maximale (Cmax) entre 8,27 ± 1,02 (n = 16) et 9,0 ± 1,4 mcg/mL (n = 16).
ENTREPOSAGE ET STABILITÉ
STABILITÉ ET RECOMMANDATIONS CONCERNANT L’ENTREPOSAGE
Ganciclovir pour injection, USP : Conserver à température ambiante (entre 15 °C et 30 °C); éviter la chaleur excessive dépassant 40 °C (104 °F). La solution reconstituée dans la fiole peut être entreposée à la température ambiante pendant un maximum de 12 heures et ne doit pas être réfrigérée.
La stabilité du Ganciclovir pour injection, USP sur les plans physique et chimique dure 14 jours lorsque le produit est reconstitué avec de l’eau stérile pour injection, puis dilué dans du chlorure de sodium injectable à 0,9 % et conservé au réfrigérateur à une température de 5 °C, dans des sacs de polychlorure de vinyle (PVC). Cependant, comme le Ganciclovir pour injection, USP est reconstitué avec de l’eau stérile qui n’est pas bactériostatique, il est recommandé d’utiliser la solution pour perfusion dans les 24 heures qui suivent la dilution afin de réduire le risque de contamination bactérienne. Les solutions reconstituées puis diluées doivent être réfrigérées. La congélation n’est pas recommandée.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
La prudence est de rigueur pendant la manipulation et la préparation du Ganciclovir pour injection, USP. Éviter l’ingestion, l’inhalation ou le contact direct avec la peau et les muqueuses. Le ganciclovir pour injection doit être considéré comme un agent tératogène et cancérogène possible chez l’humain. Les solutions de ganciclovir pour injection sont alcalines (pH d’environ 11). Le port de gants en latex et de lunettes protectrices est recommandé afin d’éviter l’exposition au produit en cas de bris ou d’écoulement accidentel. Si la solution entre en contact avec la peau ou les muqueuses, nettoyer à fond avec de l’eau et du savon; rincer les yeux à l’eau claire pendant au moins 15 minutes.
Élimination des médicaments non utilisés ou périmés : Il faut minimiser la dispersion de produits pharmaceutiques dans l’environnement. Il ne faut pas jeter les médicaments dans le système des eaux usées et éviter de les jeter dans les ordures ménagères. Le recours à des systèmes de collecte établis, s’ils sont offerts dans la collectivité, est recommandé. Il existe plusieurs guides pour la manipulation et l’élimination des produits pharmaceutiques dangereux, y compris les médicaments cytotoxiques (p. ex., la Société canadienne des pharmaciens d’hôpitaux, 1991). L’élimination du ganciclovir pour injection doit se faire conformément aux lignes directrices ou exigences provinciales, municipales et hospitalières locales.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Ganciclovir pour injection, USP : Une fiole de 10 mL contient une quantité de ganciclovir sodique équivalant à 500 mg de ganciclovir. Elle contient 46 mg (2 mEq) de sodium.
C315110 La poudre stérile de Ganciclovir pour injection, USP est présentée en fioles de verre transparent de 10 mL renfermant une quantité de ganciclovir sodique équivalant à 500 mg de ganciclovir. Plateaux de 25 fioles.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : ganciclovir sodique
Nom chimique : sel monosodique de 9-[[2-hydroxy-1-(hydroxyméthyl)-éthoxy] méthyl] guanine.
Formule et masse moléculaires : C9H13N5 NaO4
277,22 g/mol
Formule développée :
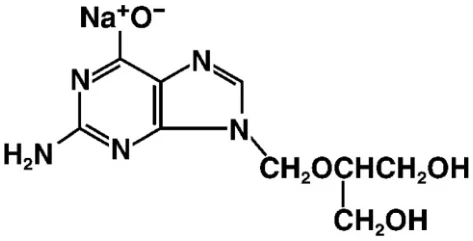
Propriétés physicochimiques : Le ganciclovir sodique est une poudre hygroscopique, blanche ou presque blanchâtre, soluble dans l’eau à plus de 50 mg/mL.
ESSAIS CLINIQUES
Aucune donnée disponible.
PHARMACOLOGIE DÉTAILLÉE
Études pharmacodynamiques chez l’animal
Le ganciclovir a manifesté une activité pharmacologique minime dans une batterie d’épreuves destinées à évaluer ses effets sur les systèmes nerveux central, cardio-vasculaire et immunitaire. Aucun effet constant n’a été observé lorsque le ganciclovir a été administré en concomitance avec divers médicaments agissant sur le système nerveux autonome.
Pharmacologie chez l’humain
Absorption : La biodisponibilité absolue du ganciclovir oral était d’environ 5 % chez le sujet à jeun (n = 6), et de 6 à 9 % après la prise d’aliments (n = 32). Lorsque le ganciclovir a été administré par voie orale avec des aliments à une dose quotidienne totale de 3 g (500 mg toutes les 3 heures 6 fois par jour et 1 000 mg 3 fois par jour), l’absorption à l’état d’équilibre, mesurée par la surface sous la courbe de la concentration sérique en fonction du temps sur une période de 24 heures (SSC0-24), et les concentrations sériques maximales (Cmax) étaient semblables pour les deux schémas posologiques, la SSC0-24 étant de 15,9 ± 4,2 (moyenne ± écart type) et 15,4 ± 4,3 mcg•h/mL, et la Cmax, de 1,02 ± 0,24 et 1,18 ± 0,36 mcg/mL, respectivement (n = 16). La perfusion intraveineuse de 5 mg/kg de ganciclovir pendant une heure a entraîné une surface totale sous la courbe (SSC) variant entre 22,1 ± 3,2 (n = 16) et 26,8 ± 6,1 mcg•h/mL (n = 16) et une Cmax entre 8,27 ± 1,02 (n = 16) et 0,9 ± 1,4 mcg/mL (n = 16).
Distribution : Le volume de distribution du ganciclovir à l’état d’équilibre après administration intraveineuse était de 0,74 ± 0,15 L/kg (n = 98). Les concentrations dans le liquide céphalo-rachidien décelées 0,25 et 5,67 heures après l’administration de ganciclovir, à raison de 2,5 mg/kg par voie intraveineuse toutes les 8 heures ou toutes les 12 heures, chez trois patients variaient entre 0,31 et 0,68 mcg/mL, ce qui représente 24 à 70 % des concentrations plasmatiques respectives. La fixation aux protéines plasmatiques était de 1 à 2 % à des concentrations de ganciclovir de 0,5 et de 51 mcg/mL; on n’envisage donc pas la possibilité d’interactions comportant le déplacement d’une substance de ses sites de fixation.
Métabolisme : Lorsque le ganciclovir est administré par voie intraveineuse, on observe une pharmacocinétique linéaire pour les concentrations s’échelonnant de 1,6 à 5,0 mg/kg. L’excrétion rénale de l’agent intact par la filtration glomérulaire et la sécrétion tubulaire active constitue la principale voie d’élimination du ganciclovir. Chez les patients bénéficiant d’une fonction rénale normale, 91,3 ± 5,0 % (n = 4) du ganciclovir administré par voie intraveineuse a été retrouvé sous forme non métabolisée dans l’urine. La clairance corporelle totale du ganciclovir administré par voie intraveineuse était de 3,52 ± 0,80 mL/min/kg (n = 98), et la clairance rénale, de 3,20 ± 0,80 mL/min/kg (n = 47); celle-ci représente donc 91 ± 11 % de la clairance corporelle totale (n = 47).
Populations particulières
Insuffisance rénale : La clairance corporelle totale du ganciclovir est en corrélation linéaire avec la clairance de la créatinine. Chez les patients atteints d’insuffisance rénale légère, modérée et grave, les clairances générales moyennes ont été de 2,1, de 1,0 et de 0,3 mL/min/kg. La demi-vie d’élimination a augmenté en cas d’insuffisance rénale. Chez les patients atteints d’insuffisance rénale grave, la demi-vie d’élimination a été multipliée par 10.
La pharmacocinétique du ganciclovir pour injection administré par voie intraveineuse a été évaluée chez 10 patients immunodéprimés atteints d’insuffisance rénale qui recevaient des doses variant entre 1,25 et 5 mg/kg. Une diminution de la fonction rénale s’est traduite par une baisse de la clairance du ganciclovir (voir Tableau 8).
Tableau 8 Propriétés pharmacocinétiques suivant l’administration intraveineuse de Ganciclovir chez des patients immunodéprimés atteints d’insuffisance rénale
| ClCr (mL/min) | Sujets (n) | Dose (mg/kg) | Clairance (mL/min) Moyenne ± É.T. | Demi-vie (heures) Moyenne ± É.T. |
|---|---|---|---|---|
| 50 – 79 | 4 | 3,2 – 5 | 128 ± 63 | 4,6 ± 1,4 |
| 25 – 49 | 3 | 3 – 5 | 57 ± 8 | 4,4 ± 0,4 |
| < 25 | 3 | 1,25 – 5 | 30 ± 13 | 10,7 ± 5,7 |
L’hémodialyse diminue les concentrations plasmatiques de ganciclovir d’environ 50 % après l’administration par voie intraveineuse (voir SYMPTÔMES ET TRAITEMENT DU SURDOSAGE).
Race et sexe : Les effets de la race et du sexe ont été examinés lors d’études pharmacocinétiques chez 50 patients recevant une posologie orale de 1 000 mg toutes les 8 heures. Bien que le nombre de sujets de race noire (n = 8; 16 %) et de sujets hispaniques (n = 10; 20 %) eut été faible, il semblait y avoir une tendance vers des valeurs moins élevées de la Cmax et de la SSC0-8 à l’état d’équilibre chez ces sous-populations comparativement aux sujets de race blanche. On n’a pu tirer aucune conclusion définitive concernant le sexe en raison du petit nombre de femmes (n = 6; 12 %); aucune différence n’a toutefois été observée entre les hommes et les femmes.
Enfants : La pharmacocinétique du ganciclovir a été étudiée chez 27 nouveau-nés âgés de 2 à 49 jours. Après l’administration d’une dose intraveineuse de 4 mg/kg (n = 14) ou de 6 mg/kg (n = 13), les paramètres pharmacocinétiques ont été, respectivement, de 5,5 ± 1,6 et de 7,0 ± 1,6 mcg/mL pour la Cmax, de 3,14 ± 1,75 et de 3,56 ± 1,27 mL/min/kg pour la clairance corporelle totale, et de 2,4 heures (moyenne harmonique) pour la demi-vie dans les deux cas.
On a également étudié la pharmacocinétique du ganciclovir chez 10 enfants âgés de 9 mois à 12 ans. Les caractéristiques pharmacocinétiques du ganciclovir étaient les mêmes après l’administration intraveineuse d’une ou de plusieurs doses (5 mg/kg toutes les 12 heures). Le volume de distribution à l’état d’équilibre était de 0,64 ± 2,2 L/kg, la Cmax, de 7,9 ± 3,9 mcg/mL, la clairance systémique, de 4,7 ± 2,2 mL/min/kg, et la demi-vie, de 2,4 ± 0,7 heures. La pharmacocinétique du ganciclovir administré par voie intraveineuse à des nouveau-nés et à des enfants est semblable à celle que l’on remarque chez les adultes.
Personnes âgées : la pharmacocinétique du ganciclovir n’a pas été évaluée chez les adultes de plus de 65 ans. Toutefois, comme le ganciclovir est principalement excrété par les reins et comme la clairance rénale diminue avec l’âge, il faut s’attendre à une réduction de la clairance corporelle totale du ganciclovir et à une prolongation de la demi-vie d’élimination du ganciclovir chez les personnes âgées (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
VIROLOGIE
Effet antiviral clinique du ganciclovir
Parmi les 314 patients immunodéprimés recrutés dans une étude ouverte sur l’administration du ganciclovir pour injection pour le traitement d’une infection à CMV menaçant le pronostic vital ou la vue, on a identifié 121 patients chez qui les cultures pour la recherche du CMV se sont révélées positives moins de sept jours avant le traitement. La réponse virologique post-thérapeutique a été évaluée à partir de cultures virales en série effectuées après l’administration de ganciclovir pour injection; elle était définie en fonction du passage de la culture de positive à négative, ou d’une diminution du nombre d’unités infectieuses de CMV par un facteur de plus de 100, comme on peut le voir dans le Tableau 9 :
Tableau 9 Réponse virologique
| Source du spécimen | Nombre de patients étudiés | Nombre (%) de patients ayant répondu au traitement | Médiane du délai de réponse |
|---|---|---|---|
| Urine | 107 | 93 (87 %) | 8 |
| Sang | 41 | 34 (83 %) | 8 |
| Gorge | 21 | 19 (90 %) | 7 |
| Sperme | 6 | 6 (100 %) | 15 |
L’activité antivirale du ganciclovir pour injection a été démontrée dans deux études séparées contrôlées par placebo et portant sur la prévention des maladies à CMV chez les receveurs de greffe. Cent quarante-neuf receveurs d’allogreffe cardiaque qui étaient séropositifs pour le CMV ou qui avaient reçu des allogreffes cardiaques séropositives ont été répartis au hasard pour recevoir le ganciclovir pour injection (5 mg/kg 2 fois par jour pendant 14 jours, suivis de
- 5 mg/kg une fois par jour à raison de 5 jours par semaine pendant 14 autres jours) ou un placebo. Soixante-douze receveurs de greffe de moelle osseuse allogénique dont les cultures révélaient la présence de CMV ont été répartis au hasard pour recevoir le ganciclovir pour injection (5 mg/kg 2 fois par jour pendant 7 jours, suivis de 5 mg/kg une fois par jour) ou un placebo pendant les 100 premiers jours après la transplantation. Le ganciclovir pour injection a inhibé l’excrétion du CMV chez les receveurs d’allogreffe cardiaque et d’allogreffe médullaire. L’effet antiviral du ganciclovir pour injection chez ces patients est résumé dans le Tableau 10 :
Tableau 10 Patients dont les cultures révélaient la présence de CMV
| Heure | Allogreffe cardiaque | Allogreffe médullaire | ||
|---|---|---|---|---|
| Ganciclovir | Placebo | Ganciclovir | Placebo | |
| Avant le traitement | 1/67 (2 %) | 5/64 (8 %) | 37/37 (100 %) | 35/35 (100 %) |
| Semaine 2 | 2/75 (3 %) | 11/67 (16 %) | 2/31 (6 %) | 19/28 (68 %) |
| Semaine 4 | 3/66 (5 %) | 28/66 (43 %) | 0/24 (0 %) | 16/20 (80 %) |
L’activité antivirale du ganciclovir pour injection a été confirmée dans deux essais contrôlés randomisés pour le traitement d’entretien de la rétinite à CMV chez des patients atteints du sida. On a procédé à des urocultures en série et, lorsque la situation s’y prêtait, à des cultures de sperme, de spécimens biopsiques, de sang et d’autres tissus. Les cultures d’un faible pourcentage de patients seulement sont demeurées positives durant le traitement d’entretien par le ganciclovir. L’effet antiviral du ganciclovir pour injection chez les patients de ces deux études est résumé dans le Tableau 11 :
Tableau 11 Patients dont les cultures révélaient la présence du CMV dans deux essais cliniques contrôlés
| Patients présentant une rétinite à CMV nouvellement diagnostiquée* | Patients présentant une rétinite à CMV traitée antérieurement et stable** | |
|---|---|---|
| Solution intraveineuse | Solution intraveineuse | |
| Début du traitement d’entretien | 5/37 (13,5 %) | 2/66 (3,0 %) |
| N’importe quand durant le traitement d’entretien | 3/48 (6,3 %) | 1/45 (2,2 %) |
* Étude ICM1653 : administration de ganciclovir intraveineux pendant 3 semaines avant le début du traitement d’entretien
** Étude ICM1774 : administration de ganciclovir intraveineux pendant des périodes allant de 4 semaines à 4 mois avant le début du traitement d’entretien
Résistance virale : Cultures cellulaires : des isolats de CMV à sensibilité réduite au ganciclovir ont été sélectionnés dans des cultures cellulaires. La croissance des souches de CMV en présence de ganciclovir a entraîné la sélection de substitutions d’acides aminés dans la protéine kinase virale pUL97 et l’ADN polymérase virale pUL54.
In vivo : des virus résistants au ganciclovir peuvent apparaître après un traitement ou une prophylaxie de longue durée par le ganciclovir, par sélection des substitutions dans pUL97 ou pUL54. Les données cliniques sur l’apparition de la résistance clinique au ganciclovir sont limitées et il existe probablement de nombreuses voies de résistance. Dans des isolats cliniques, sept substitutions canoniques de la pUL97 (M460V/I, H520Q, C592G, A594V, L595S et C603W) sont les substitutions associées à la résistance au ganciclovir les plus fréquentes. Ces substitutions, de même que d’autres substitutions signalées moins souvent dans la littérature ou observées au cours d’essais cliniques, sont énumérées au Tableau 12.
Tableau 12 Résumé des substitutions d’acides aminés associées à la résistance observées dans les isolats de CMV provenant de patients chez qui le traitement ou la prophylaxie par le ganciclovir a échoué
| pUL97 | L405P, A440V, M460I/V/T/L, V466G/M, C518Y, H520Q, P521L, del 590-593, A591D/V, C592G, A594E/G/T/V/P, L595F/S/T/W, del 595, del 595-603, E596D/G/Y, K599E/M, del 600-601, del 597-600, del 601-603, C603W/R/S/Y, C607F/S/Y, I610T, A613V |
|---|---|
| pUL54 | E315D, N408D/K/S, F412C/L/S, D413A/E/N, L501F/I, T503I, K513E/N/R, D515E, L516W, I521T, P522A/L/S, V526L, C539G, L545S/W, Q578H/L, D588E/N, G629S, S695T, I726T/V, E756K, L773V, V781I, V787L, L802M, A809V, T813S, T821I, A834P, G841A/S, D879G, A972V, del 981-982, A987G |
Remarque : Il existe probablement de nombreuses autres voies de résistance au ganciclovir.
Une résistance du CMV au ganciclovir a été observée chez des personnes atteintes du sida et d’une rétinite à CMV qui n’avaient jamais été traitées par le ganciclovir auparavant. Une résistance virale a aussi été observée chez des patients recevant un traitement prolongé par le ganciclovir pour injection intraveineuse pour une rétinite à CMV. Au cours d’une étude contrôlée sur le ganciclovir administré par voie orale pour la prévention de la maladie à CMV associée au sida, 364 personnes ont été évaluées par une ou plusieurs cultures après au moins 90 jours de traitement par le ganciclovir. De ce nombre, 113 ont eu un résultat positif à au moins une culture. Le dernier isolat obtenu de chaque sujet a fait l’objet d’une épreuve de sensibilité, et 2 isolats sur 40 se sont révélés résistants au ganciclovir. Ces isolats résistants ont été associés à un échec subséquent du traitement pour la rétinite.
La possibilité de résistance virale doit être prise en considération lorsque la réponse clinique du patient n’est pas satisfaisante ou lorsque l’excrétion virale est continue durant le traitement.
Résistance croisée : Une résistance croisée a été signalée pour les substitutions d’acides aminés sélectionnées dans des cultures cellulaires par le ganciclovir, le cidofovir ou le foscarnet. En général, les substitutions d’acides aminés dans pUL54 qui confèrent une résistance croisée au ganciclovir et au cidofovir se trouvent dans les domaines exonucléase et la région V de l’ADN polymérase virale. Toutefois, les substitutions d’acides aminés qui confèrent une résistance croisée au foscarnet sont diverses, mais concentrées dans et entre les régions II (codons 696-742) et III (codons 805-845). Les substitutions d’acides aminés qui ont entraîné une sensibilité réduite au ganciclovir et au cidofovir ou au foscarnet sont résumées au Tableau 13.
Tableau 13 Résumé des substitutions d’acides aminés dans pUL54 associées à une résistance croisée entre le ganciclovir, le cidofovir ou le foscarnet
| Résistance croisée au cidofovir | D301N, N408D/K, N410K, F412C/L/S/V, D413E/N, P488R, L501I, T503I, K513E/N, L516R/W, I521T, P522S/A, V526L, C539G/R, L545S/W, Q578H, D588N, I726T/V, E756K, L773V, V812L, T813S, A834P, G841A, del 981-982, A987G |
|---|---|
| Résistance croisée au foscarnet | F412C, Q578H/L, D588N, V715A/M, E756K, L773V, V781I, V787L, L802M, A809V, V812L, T813S, T821I, A834P, G841A/S, del 981-982 |
Études in vitro
Le ganciclovir inhibe la réplication virale in vitro (voir Tableau 14). La relation entre la sensibilité in vitro du CMV aux médicaments antiviraux et la réponse clinique n’a pas été établie.
Tableau 14 Activité in vitro du ganciclovir
| Virus | CI50 (mcM)* |
|---|---|
| Virus de l’herpès (VHS) | 2,4a |
| Cytomégalovirus humain (CMVH) | 0,4 – 11,0 |
| Virus zona-varicelle (VZV) | 32,0 |
| Virus d’Epstein-Barr (VEB) | 1,0 |
| Cytomégalovirus murin (CMVM) | 15,0 |
| Cytomégalovirus du cobaye (CMVC) | 70,0 |
| * mcM = 10-6M | |
| a Épreuve de réduction des plages virales |
L’activité antivirale du ganciclovir contre un certain nombre de souches de CMV humain, dans des cultures cellulaires, est illustrée au Tableau 15.
Tableau 15 Activité antivirale in vitro du ganciclovir contre des souches de CMV humain
| Souches de CMV humain | Culture cellulaire | CI50 (mcM)a du ganciclovir |
|---|---|---|
| AD 169 | MRC-5 | 7 |
| AD 169 | MRC-5 | 1,5 – 6,2 |
| Towne | MRC-5 | 0,4 – 6,2 |
| Towne | WI-38 | 1,0 |
| Major | WI-38 | 4,8 |
| BT 1943 | WI-38 | 1,1 |
| AD 169 | HET | 7 |
| Davis | MRC-5 | 7 |
| Davis | HET | 5 |
| Towne | MRC-5 | 2,0 |
| Davis | MRC-5 | 3,1 |
| AD 16 | MRC-5 | 3,1 |
| Eisenhardt-CID9 | HEL | 2,0 |
| SIDA-O.L. | HEL | 0,8 |
| SIDA-O.C. | HEL | 5,5 |
| CHMC-CID | HEL | 5,9 |
| Mononucléose à CMV | HEL | 1,0 – 11,0 |
| Receveurs de greffe rénale | HEL | 0,5 – 9,5 |
| Souches de CMV humain | Culture cellulaire | CI50 (mcM)a du ganciclovir |
| Hommes homosexuels | HEL | 1,0 – 5,0 |
| a CI50 : dose inhibitrice médiane (mcM) | ||
La CI50 du ganciclovir pour une variété de cellules de mammifères en culture est indiquée au Tableau 16.
Tableau 16 Effets du ganciclovir sur la prolifération des cellules hôtes
| Type de cellules | CI50 du ganciclovir (FM ± E.T.) | ||
|---|---|---|---|
| Cellules souches hématopoïétiques humaines de moelle osseuse | 39 ± 73 | ||
| Poumon embryonnaire humain (MRC-5) | 110 ± 50 | ||
| Amygdale embryonnaire humaine (HET) | 250 ± 80 | ||
| Poumon de singe-écureuil (SML) | 1 500 ± 95 | ||
| Embryon de cobaye (GPE) | 2 900 ± 844 | ||
| Fibroblaste d’embryon de souris (MEF) | 210 ± 80 | ||
| a Les résultats ne tiennent pas compte d’une souche de cellules de moelle osseuse résistante au ganciclovir. | |||
Essais in vivo
Le ganciclovir a démontré une activité in vivo dans trois modèles animaux d’infection à CMV. Ces modèles incluaient une infection à CMVM aiguë, une infection pulmonaire et une pneumonie interstitielle à CMVM, ainsi qu’une infection aiguë à CMVC.
Comme l’illustre le Tableau 17,, on a évalué l’efficacité de différentes doses de ganciclovir pour le traitement de souris infectées par le CMV. Une hausse statistiquement significative du nombre de survivants a été observée aux doses de 10 mg/kg ou plus. Une dose de 25 mg/kg d’acyclovir a été nécessaire pour que l’effet sur le nombre de souris qui ont survécu soit statistiquement significatif.
Tableau 17 Effets du ganciclovir sur la mortalité attribuée au CMVM (souche Smith) lorsque le traitement était entrepris 6 heures après l’infection
| Médicament (mg/kg) a | Survivants/Total | Durée moyenne de survie (jours) b |
|---|---|---|
| Solution salée | 2/20 (10) c | 4,4 ± 0,78 d |
| Ganciclovir | ||
| 1 | 2/20 (10) | 6,2 ± 1,8f |
| 5 | 2/20 (10) | 6,3 ± 1,4f |
| 10 | 8/20 (40) e | 7,7 ± 1,8f |
| 25 | 15/20 (75) e | 6,4 ± 0,55f |
| 50 | 19/20 (95)e | 7,0 ± 0,0f |
a Les doses quotidiennes ont été fractionnées en deux et administrées par voie sous-cutanée à 9 h et à 15 h pendant 5 jours.
b Des souris qui sont mortes
c Pourcentage de survie
d Écart type
e Statistiquement significatif (p < 0,05) d’après le test exact de Fisher
f Statistiquement significatif (p < 0,05) d’après le test en U de Mann-Whitney
Dans une autre expérience, le traitement a été instauré, soit 6, 24, 48, 72 ou 96 heures après l’infection. On y a observé une augmentation statistiquement significative du nombre de survivants lorsque le traitement par le ganciclovir était entrepris 48 heures ou moins après l’inoculation (Tableau 18).
Tableau 18 Effets de 50 mg/kg de ganciclovir sur la mortalité attribuée au CMVM (souche Smith) lorsque le traitement était entrepris 6, 24, 48, 72 ou 96 heures après l’infection
| Médicament (heures après l’infection)a | Survivants/Total | Durée moyenne de survie (jours)b |
|---|---|---|
| Solution salée | 2/19 (11) c | 5,2 ± 1,2 d |
| Ganciclovir | ||
| 6 | 18/20 (90) e | 6,5 ± 0,71 |
| 24 | 15/19 (79) e | 10,7 ± 3,8 |
| 48 | 9/19 (47) e | 8,0 ± 2,5 |
| 72 | 6/20 (30) | 6,1 ± 1,6 |
| 96 | 1/20 (5) | 4,8 ± 0,71 |
a Les doses quotidiennes ont été fractionnées en deux et administrées par voie s.c. à 9 h et à 15 h pendant 5 jours b Des souris qui sont mortes
c Pourcentage de survie
d Écart type
e Statistiquement significatif (p < 0,05) d’après le test exact de Fisher
f Statistiquement significatif (p < 0,05) d’après le test en U de Mann-Whitney
Des doses de ganciclovir allant d’environ 40 à 300 mg/kg (libre accès à l’eau de boisson à compter de 24 heures après l’infection) ont réduit les titres salivaires de CMVM de 84 à 99 pour cent et les titres pulmonaires, de 97 à 99 pour cent. Le traitement de la pneumonie interstitielle diffuse par le ganciclovir a aussi diminué la réplication du CMVM tant dans les glandes salivaires que dans les poumons, mais n’a pas interrompu la progression de la pneumonie.
Le CMV du cobaye est très peu sensible au ganciclovir (Tableau 12); ce médicament (25 mg/kg par voie intrapéritonéale 2 fois par jour pendant 7 jours) a néanmoins abaissé les titres de CMVC dans les glandes salivaires. L’analyse histopathologique a en outre montré que les lésions des reins et des glandes salivaires chez les animaux traités par le ganciclovir étaient considérablement moins graves que chez les animaux témoins.
TOXICOLOGIE
Les Tableau 19 à 23 constituent un sommaire des études toxicologiques portant sur le ganciclovir.
L’organe cible le plus sensible aux effets toxiques primaires du ganciclovir était le testicule. Les autres systèmes perturbés par l’administration du ganciclovir, mais à un degré moindre que l’appareil reproducteur mâle, étaient les systèmes hématopoïétique, tégumentaire, reproducteur femelle, gastro-intestinal et urinaire, ainsi que le développement embryonnaire et fœtal. Exception faite des effets sur le système reproducteur mâle, et de certains effets sur le système hématopoïétique et la peau, les changements occasionnés par le médicament sont survenus à des doses supérieures à la dose thérapeutique proposée. Les effets indésirables attribués au ganciclovir étaient généralement réversibles à l’arrêt du traitement, à moins que les doses administrées n’aient été extrêmement élevées, et à l’exception de certains effets sur le développement embryonnaire ou fœtal.
Tableau 19 Toxicité aiguë
Espèce souche sexe (n) âge | Voie méthode volume | Conditionnement préthérapeutique | Dose (mg/kg) | Mortalité | DL50 | Signes de toxicité | |
|---|---|---|---|---|---|---|---|
| Jour de l’étude | Animaux (N) | ||||||
Souris Swiss-Webster Mâles (12) Femelles (12) 8-12 semaines | Orale Sonde gastrique 0,2 mL/10 g de poids corporel | 1 mois d’acclim. 3 heures de jeûne. avant l’administration | 900 2 000 | - - | 0 0 | > 2 000 mg/kg | État clinique normal sauf pour une inactivité occasionnelle et/ou un pelage rugueux. Aucun effet relié au traitement pour les doses respectant le poids corporel. |
| Souris | Intraveineuse | 1 mois. d’acclim. | 0 | - | 0 | Évaluée à | Pelage rugueux chez les souris recevant le |
| Swiss-Webster | Inj. dans veine de | 900 | 1** | 1M, 1F | 900 mg/kg | véhicule. Effets reliés à la dose : pâleur, | |
| Mâles (18) | la queue | 6 | 1F | dépense métabolique excessive, | |||
| Femelles (18) | 0,2 mL/10 g de | 2 000 | 7 | 1M, 1F | hypothermie, inactivité, dyspnée ou | ||
| 8-12 semaines | poids corporel | 8 | 1M, 1F | hyperpnée, nécrose et ulcération au point | |||
| 1** | 3M | d’injection. Poids corporel et apport | |||||
| 4 | 1M, 5F | alimentaire réduits pendant la première | |||||
| 8 | 1F | semaine après le traitement. | |||||
| Chien | Orale | 5-10 mois. | 1 000 | - | 0 | > 1 000 mg/kg | Aucun changement relié au traitement n’a |
| Beagle | Sonde gastrique | d’acclim. jeûne la | été observé quant au poids corporel, à la | ||||
| Mâle (1) | 10 mL/kg de | nuit précédant | pathologie macroscopique, à l’hématologie | ||||
| Femelle (1) | poids corporel | l’administration | et à la biochimie sanguine. | ||||
| 9-16 mois | |||||||
| Chien | Intraveineuse | 13-22 mois. | 500 | 5 | 1M | Évaluée à | Anorexie, diarrhée, hypothermie, |
| Beagle | Inj. dans veine | d’acclim. | 7 | 1F | < 500 mg/kg | vomissements, collapsus, salivation, dépense | |
| Mâle (1) | céphalique | métabolique excessive. Réduction de 15 à | |||||
| Femelle (1) | 5 mL/kg | 20 % du poids corporel. Changements | |||||
| 18-29 mois | sanguins gastriques et intestinaux. Mâle : | ||||||
| leucopénie, hausses de l’azote uréique du | |||||||
| sang, de l’ALT et de l’AST. | |||||||
| Chien | Intraveineuse | 6 mois. d’acclim. | 150 | - | 0 | Évaluée à | Aucun effet relié au traitement sur l’état |
| Beagle | Inj. dans veine | > 150 mg/kg | clinique ou le poids corporel. Mâle (le jour | ||||
| Mâle (1) | céphalique | suivant le traitement) : légères hausses du | |||||
| Femelle (1) | 1,5 mL/kg | nombre de globules rouges, de | |||||
| 10 mois | l’hémoglobine, de l’hématocrite, des | ||||||
| protéines totales et de l’albumine. | |||||||
- * M = MÂLE; F = FEMELLE
** Dans ces cas, la mort est survenue pendant l’administration du médicament ou dans la minute qui a suivi et n’a par conséquent pas été considérée comme un effet relié à la dose.
Tableau 20 Études sur la toxicité de doses multiples
Espèce souche durée du traitement | Voie dose (mg/kg/jour) | Mortalité | Hématologie | Biochimie clinique | Poids des organes | Pathologie | Commentaires |
|---|---|---|---|---|---|---|---|
Souris Swiss-Webster 3 mois | Gavage (mâles seulement) | ||||||
| 0 | 1/45 | - | - | - | - | - | |
| 10 | 1/45 | PEM | PEM | Testicules : diminué | Atrophie testiculaire et hypospermatogenèse, avec rétablissement complet 130 jours après le traitement. | Fertilité réduite et augm. des anomalies morphologiques du sperme, avec rétablissement entre 30 et 130 jours après le traitement. Aucun effet létal dominant. | |
| 100 | 0/45 | PEM | PEM | Testicules : diminué | Atrophie testiculaire et aspermie | Stérilité et augmentation des anomalies morphologiques du sperme. | |
| 1 000 | 4/45 | PEM | PEM. Pas de changements de la FSH, de la LH ou de la testostérone. | Testicules : diminué | Atrophie testiculaire et aspermie | Stérilité et augmentation des anomalies morphologiques du sperme. Diminution de l’apport alimentaire et du poids corporel. | |
Souris Swiss-Webster 3 mois | Gavage (femelles seulement) | ||||||
| 0 | 1/85 | - | - | - | - | - | |
| 100 | 0/85 | PEM | PEM | PEM | PEM | PEM | |
| 300 | 1/85 | PEM | PEM | PEM | PEM | PEM | |
| 1 000 | 2/85 | PEM | PEM. Pas de changements de la FSH et de la LH. | PEM | PEM | PEM |
PEM = pas d’effets reliés au médicament NE = test non effectué
Tableau 20 (suite)
Espèce souche durée du traitement | Voie dose (mg/kg/jour) | Mortalité | Signes de toxicité | Hématologie | Biochimie clinique | Poids des organes | Pathologie |
|---|---|---|---|---|---|---|---|
Souris Swiss-Webster 1 mois | Intraveineuse (mâles et femelles) | ||||||
| 0 | 0/25 (M) 0/25 (F) | - | - | - | - | - | |
| 15 | 0/25 (M) 0/25 (F) | PEM | PEM | PEM | Testicules : diminué Rate : augmenté (femelles) | Aspermie et atrophie des organes reproducteurs mâles. Rétablissement partiel 1 mois après le traitement. | |
| 45 | 5/25 (M) 3/25 (F) | Hypothermie, inactivité, pâleur, pelage rugueux, cachexie, dépense métabolique excessive. Rétablissement 1 semaine après le traitement. | PEM | PEM | Testicules : diminué Rate : augmenté | Aspermie et atrophie des organes reproducteurs mâles. Lésion du cortex rénal. Atrophie des tissus annexiels de la peau. Peu de signes de rétablissement 1 mois après le traitement. | |
| 135 | 8/25 (M) 7/25 (F) | Perte de poids corporel pendant la 1re et/ou la 2e semaine de traitement. Hypothermie, inactivité, pâleur, pelage rugueux, cachexie, dépense métabolique excessive. Rétablissement complet 1 mois après le traitement. | Baisse du nombre d’érythrocytes et des taux d’hémoglobine et d’hématocrite. Morphologie anormale des érythrocytes chez certaines souris. Rétablissement complet 1 mois après le traitement. | Hausse de l’AST, de l’ALT et de l’azote uréique du sang chez les femelles. Guérison complète 1 mois après le traitement. | Mâles : testicules, prostate et vésicules séminales : diminué; rate : augm. Femelles : utérus : dim.; rate, foie et reins : augmenté. | Aspermie Atrophie des organes reproducteurs (mâles et femelles). Inhibition du cycle ovarien. Lésion du cortex rénal. Atrophie des tissus annexiels de la peau. Peu de signes de rétablissement 1 mois après le traitement. | |
Rat Sprague-Dawley 3 mois | Orale (dans nourriture) (mâles et |
Espèce souche durée du traitement | Voie dose (mg/kg/jour) | Mortalité | Signes de toxicité | Hématologie | Biochimie clinique | Poids des organes | Pathologie |
|---|---|---|---|---|---|---|---|
| femelles) | |||||||
| 0 | 0/6 (M) 0/6 (F) | - | - | - | - | - | |
| 100 | 0/6 (M) 0/6 (F) | PEM | PEM | PEM | Testicules : diminué | Atrophie testiculaire et tubules aspermie | |
| 500 | 0/6 (M) 0/6 (F) | PEM | PEM | PEM | Testicules : diminué | Atrophie testiculaire et tubules aspermatogéniques. | |
| 1400 | 0/6 (M) 0/6 (F) | PEM | PEM | PEM | Testicules : diminué | Atrophie testiculaire et tubules aspermatogéniques. | |
| 5 000 | 1/6 (M) 0/6 (F) | Baisse de 8 à 12 % du gain de poids corporel | PEM | PEM | Testicules : diminué | Atrophie testiculaire et tubules aspermatogéniques. | |
Chien Beagle 1 mois | Intraveineuse | ||||||
| 0 | 0/3 (M) 0/2 (F) | - | - | - | - | - | |
| 0,4 | 0/3 (M) | PEM | PEM | PEM | Atrophie testiculaire et hypospermatogenèse après un rétablissement d’un mois, | ||
| 1,2 | 0/3 (M) 0/2 (F) | PEM | PEM | PEM | Atrophie testiculaire et hypospermatogenèse après un rétablissement d’un mois, | ||
| 3,6 | 0/3 (M) 0/2 (F) | PEM | PEM | PEM | Atrophie testiculaire et hypospermatogenèse. Rétablissement prévu d’après la présence de spermatogonies et de spermatocytes 1 mois après le traitement. | ||
Chien Beagle 3 mois | Orale Sonde gastrique | ||||||
| Mâles | 0/6 | - | - | - | - | - | |
0 0,2 | 0/6 | PEM | PEM | PEM | PEM | Atrophie testiculaire minime ou légère et hypospermatogenèse. Atrophie des glandes sébacées. Guérison complète de toutes les |
Espèce souche durée du traitement | Voie dose (mg/kg/jour) | Mortalité | Signes de toxicité | Hématologie | Biochimie clinique | Poids des organes | Pathologie |
|---|---|---|---|---|---|---|---|
| lésions 65 jours après le traitement. | |||||||
| 2,0 | 0/6 | Dim. du poids corporel et du volume des testicules | PEM | PEM | Testicules : diminué | Atrophie testiculaire et aspermie. Dim. de l’activité épididymaire. Atrophie des glandes sébacées. Guérison complète de toutes les lésions 4 mois après le traitement. | |
| 20,0 | 0/6 | Dim. du poids corporel et du volume des testicules. | Dim. des taux d’hémoglobine et de l’hématocrite, et du nombre d’érythrocytes, de leucocytes et de plaquettes. | Pas de changements de la FSH, de la LH et de la testostérone reliés au traitement. | Testicules : diminué | Atrophie testiculaire et aspermie. Dim. de l’activité épididymaire. Hypocellularité de la moelle osseuse. Atrophie des glandes sébacées et des follicules pileux. Guérison complète de toutes les lésions 4 mois après le traitement. | |
| Femelles | 0/6 | - | - | - | - | - | |
| 0 | 0/6 | PEM | PEM | PEM | PEM | PEM | |
2,0 6,0 | 0/6 | Dim. du poids corporel et larmoiement. | Dim. du nombre de leucocytes et de plaquettes. | PEM | PEM | Hypocellularité de la moelle osseuse. Atrophie des glandes sébacées. Guérison complète de toutes les lésions 65 jours après le traitement. | |
| 20,0 | 1/6 | Dim. du poids corporel et larmoiement. | Dim. des taux d’hémoglobine et de l’hématocrite. Dim. du nombre d’érythrocytes, de leucocytes et de plaquettes. | Pas de changements de la FSH, de la LH et de la testostérone reliés au traitement. | PEM | Hypocellularité de la moelle osseuse. Atrophie des glandes sébacées et des follicules pileux. Guérison complète de toutes les lésions 4 mois après le traitement. | |
Chien Beagle 1 mois | Intraveineuse 0 | 0/3 (M) 0/3 (F) | - | - | - | - | - |
| 10 | 0/3 (M) 0/3 (F) | Écoulement oculaire clair | Légère baisse du nombre de leucocytes | PEM | Testicules : diminué | Hypocellularité de la moelle osseuse. Atrophie des testicules et des glandes sébacées. | |
| 30 | 0/3 (M) 1/3 (F) | Écoulement oculaire clair chez tous les chiens. Perte de poids, | Dim. du nombre de leucocytes, de plaquettes et/ou de réticulocytes chez | Des effets similaires à ceux présentés par les chiens | Testicules : diminué | Hypocellularité de la moelle osseuse. Rétablissement partiel 2 sem. après le traitement. Atrophie des testicules, de l’épiderme, des |
Espèce souche durée du traitement | Voie dose (mg/kg/jour) | Mortalité | Signes de toxicité | Hématologie | Biochimie clinique | Poids des organes | Pathologie |
|---|---|---|---|---|---|---|---|
| anorexie, vomissements, hypothermie et diarrhée sanguinolente chez la femelle qui est morte. | tous les chiens. Rétablissement partiel 2 sem. après le traitement. Dim. du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite chez la femelle qui est morte. | recevant les doses élevées ont été observés chez la femelle qui est morte. | glandes sébacées et des follicules pileux. | ||||
| 90 | 3/3 (M) 3/3 (F) | Perte de poids, anorexie, vomissements, hypothermie, diarrhée sanguinolente, déshydratation et écoulement oculaire clair chez tous les chiens. | Dim. du nombre de leucocytes, de réticulocytes et de plaquettes. Augm. du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite. | Dim. du Na et du Cl. Hausse de l’azote uréique du sang, de la créatinine, de la phosphatase alcaline, du phosphore, du cholestérol et des triglycérides. | Testicules : normal; les chiens sont morts trop tôt pour présenter des effets. | Hypocellularité de la moelle osseuse. Grave dégénérescence et atrophie g.-i. Dilatation des tubules rénaux. Atrophie de l’épiderme, des glandes sébacées et des follicules pileux. Involution du thymus. Suppression ovarienne et atrophie lymphoïde peut-être dues au stress attribuable à une maladie systémique. |
PEM = pas d’effets reliés au médicament. Sauf avis contraire, ces observations s’appliquent tant aux mâles qu’aux femelles.
Tableau 21 Études sur la reproduction
| Espèce souche et sexe/groupe | Dose et voie programme de reproduction et de sacrifice | Résultats et conclusions |
|---|---|---|
| Fertilité et reproduction | ||
Souris Swiss-Webster Mâles : 20/groupe, traités pendant 60 jours avant l’accouplement et 9 jours pendant la période d’accouplement. Femelles : 38-40/groupe, non traitées | 0, 0,4, 2,0, et 10,0 mg/kg/jour par voie intraveineuse. Accouplement 2 et 6 mois après le traitement. Autopsie (mâles) : 2 mois et 7 mois. | Fertilité réduite chez les mâles recevant des doses moyennes et élevées à la fin du traitement, associée à une atrophie et à une diminution du nombre de spermatozoïdes dans les testicules et l’épididyme. Dose moyenne : rétablissement complet de la fertilité après 2 mois; dose élevée : rétablissement minime de la fertilité après 6 mois. Aucun effet relié au traitement concernant l’accouplement, le nombre de petits et les taux de survie. Aucun effet létal dominant. |
Souris Swiss-Webster Mâles : non traités Femelles : 40/groupe, traitées 14 jours avant l’accouplement et jusqu’après le sevrage. | 0, 5, 20 et 90 mg/kg/jour par voie intraveineuse. Accouplement le 14e jour du traitement (femelles autorisées à mettre bas) et 2 mois après le traitement. Autopsie (femelles) : aux deux périodes d’accouplement. | Dim. de la réceptivité à l’accouplement, dim. du taux de grossesse et augm. du taux de résorption chez les femelles traitées par de fortes doses à la première période d’accouplement; les petits présentaient des testicules et des vésicules séminales hypoplasiques ainsi qu’une incidence accrue d’hyperplasie épithéliale et d’hyperkératose de la partie non glandulaire de l’estomac. Disparition complète des changements reliés au traitement concernant l’accouplement, la fertilité et l’embryolétalité après 2 mois. Les petits des femelles recevant des doses légères et moyennes n’ont présenté aucun changement relié au médicament, et le comportement d’accouplement, la fertilité et la viabilité de la progéniture ont été normaux pour le cycle d’accouplement de la deuxième génération. |
| Tératologie | ||
Souris Swiss-Webster Femelles : 25/groupe traitées du 7e au 16e jour de la gestation. | 0, 12, 36 et 108 mg/kg/jour. Autopsie le 18e jour de la gestation. | Diminution du gain de poids corporel chez les mères recevant les doses élevées, associée à une augm. du taux de résorption, une dim. de la taille des portées vivantes et du poids des fœtus vivants. Retard de croissance pour les fœtus des souris recevant des doses élevées, mais aucun effet tératologique relié au médicament n’a été noté après |
| l’examen de l’apparence, du squelette et des viscères. | ||
| Lapin Dutch-Belted | 0, 6, 20 et 60 mg/kg/jour. | Les mères recevant les doses élevées ont |
| Femelles : 21/groupe | Autopsie le 29e jour de la | montré des signes de toxicose, des pertes |
| traitées du 7e au 19e jour de la | gestation. | pondérales et la résorption de 12 des |
| gestation. | 14 portées. Réduction de poids fœtal et | |
| retard de croissance fœtale avec les doses | ||
| moyennes et élevées. Malformations | ||
| fœtales y compris fente palatine, | ||
| hydrocéphalie et microphtalmie chez | ||
| 2 mères traitées à doses moyennes et | ||
| 2 traitées à doses élevées; les effets | ||
| tératogènes ne semblaient pas résulter des | ||
| effets toxiques chez la mère. |
Tableau 22 Études sur le pouvoir mutagène
| Type d’étude | Dose | Effets | Conclusion |
|---|---|---|---|
| Épreuve de Ames sur gélose avec Salmonella et test de conversion mitotique avec Saccharomyces (avec et sans activation dans les deux cas) | 1, 10, 100, 500, 1 000, 2 500, 5 000 et 10 000 mcg/gélose | Non toxique pour la souche bactérienne TA-100 ou la souche de levures Dl à 10 000 mcg/gélose; cytotoxicité non évaluée pour quatre autres souches bactériennes utilisées. Les résultats des deux tests effectués avec ou sans activation ont été négatifs. | La DHPG n’a montré aucune activité mutagène dans les épreuves effectuées et n’a donc pas été considérée mutagène dans les conditions prévalant lors de ces épreuves. |
| Épreuve de Ames en milieu liquide avec Salmonella (avec et sans activation) | 500, 1 000, 1 250, 2 500 et 5 000 mcg/mL | Non toxique pour la souche bactérienne TA-100 – cytotoxicité non évaluée pour quatre autres souches bactériennes utilisées. Les résultats des deux tests effectués avec ou sans activation ont été négatifs. | La DHPG n’a montré aucune activité mutagène dans les épreuves effectuées et n’a donc pas été considérée mutagène dans les conditions prévalant lors de ces épreuves. |
| Test de l’échange entre chromatides-sœurs dans des lymphocytes humains (avec activation uniquement) | 0,250, 0,500, 0,750, 1,0, 1,5 et 2,0 mg/mL | Croissance cellulaire retardée à 1,0 mg/mL et plus. Les résultats des tests effectués avec activation ont été positifs, à toutes les doses testées. | La DHPG était positive à toutes les concentrations dans les lymphoblastes humains dans les conditions prévalant lors de cette épreuve. |
| Test de mutation directe dans les cellules L5178Y de lymphome de souris, avec et sans activation | 50, 100, 400, 500, 600 et 800 mcg/mL sans activation; 100, 400, 800 et 1 000 mcg/mL avec activation | Toxicité modérée ou très grande pour la gamme de doses utilisées. Les résultats de tous les tests effectués dans des conditions de toxicité modérée ont été positifs, avec ou sans activation. | La DHPG était positive pour une vaste gamme de concentrations dans les conditions prévalant lors de cette épreuve. |
| Test de transformation cellulaire dans les cellules BALB/c-3T3, sans activation | 1,88, 7,5, 15, 25 et 40 mcg/mL | Létalité totale à 62,5 mcg/mL et plus. Survie des cellules : 12,8 % à 31,3 mcg/mL, près des valeurs témoins à 3,91 mcg/mL et moins. Les effets de transformation aux doses évaluées n’ont pas été significativement élevés par rapport à la fréquence de transformations spontanées; aucune preuve de hausse de l’activité de transformation reliée à la dose. | La DHPG était considérée inactive dans ce test aux concentrations évaluées. |
| Test de formation de micronoyaux chez les souris CD-1 (1CR) mâles et femelles | 50, 150 et 500 mg/kg de poids corporel par voie intraveineuse | Cytotoxicité de la moelle osseuse à la dose élevée. Tendances de relation à la dose pour les 2 sexes aux doses moyennes et élevées, avec une réponse maximale observée 48 heures après la dose. | La DHPG était considérée négative dans ce test à 50 mg/kg et positive à 150 et 500 mg/kg. |
Tableau 23 Autres études sur la toxicité
| Protocole | Espèce souche | Voie dose | Nombre/sexe par groupe | Durée de l’étude | Résultats |
|---|---|---|---|---|---|
Gonadotoxicité d’une dose unique | Souris Swiss-Webster | Intraveineuse 0, 2, 10, 30, 100 et 300 mg/kg. | Mâles : 15/groupe thérapeutique Femelles : 15/groupe thérapeutique (30, 100 et 300 mg/kg uniquement). | Dose unique avec autopsie 2 semaines, 1 mois et 3 mois après le traitement. | Atrophie testiculaire et hypospermatogenèse chez les mâles 2 sem. et 1 mois après le traitement par 30, 100 et 300 mg/kg; guérison totale ou partielle au 3e mois. Aucun changement relié au traitement chez les femelles. |
Gonadotoxicité d’une dose unique | Chien Beagle | Intraveineuse 0, 1, 6, 30 et 150 mg/kg. | Mâles : 2/groupe thérapeutique. | Dose unique avec hémicastration à 1 mois suivie d’une autopsie à 2 mois, ou hémicastration à 2 mois suivie d’une autopsie à 4 mois (1 chien par groupe thérapeutique). | Hypospermatogenèse 1 et 2 mois après le traitement par 30 ou 150 mg/kg; guérison totale à 4 mois. Aucun changement relié au traitement quant à l’état clinique, au poids corporel, à la FSH, à la LH ou à la testostérone. |
| Irritation veineuse | Lapin néo-zélandais | Intraveineuse, solution à 45 mg/mL. | Femelles : 2/groupe thérapeutique. | Dose unique avec autopsie à 10, 30 et 240 minutes après le traitement. | Aucune pathologie macroscopique ou microscopique n’a été observée dans les veines auriculaires traitées. |
RÉFÉRENCES
- 1. Alcorn J, and McNamara PJ, Acyclovir, Ganciclovir, and Zidovudine Transfer into Rat Milk. Antimicrobial Agents and Chemotherapy 2002; 46(6):1831–1836.
- 2. Buhles WC, Mastre B, Tinker AJ, Strand V, Koretz S.H and Syntex Collaborative Ganciclovir Treatment Study Group. Ganciclovir treatment of life-or sight-threatening cytomegalovirus infection: Experience in 314 immunocompromised patients. Rev Infect Dis 1988;10(Suppl 3):495-506.
- 3. Canadian Society of Hospital Pharmacists. Guidelines for the Handling and Disposal of Hazardous Pharmaceuticals (Including Cytotoxic Drugs). CSPH, Toronto. January 1991.
- 4. Collaborative DHPG Treatment Study Group. Treatment of serious cytomegalo-virus infections with 9-(1,3-dihydroxy-2-propoxymethyl)guanine in patients with AIDS and other
immunodeficiencies. N Engl J Med 1986;314: 801-5.
- 5. Erice A, Chou S, Biron KK, Stanat SC, Balfour HH and Jordan MC. Progressive disease due to ganciclovir-resistant cytomegalovirus in immunocompromised patients. N Engl J Med 1989;320(5):289-93.
- 6. Fletcher CV and Balfour HH. Evaluation of ganciclovir for cytomegalovirus disease. DICP Ann Pharmacother 1989;23:5-11.
- 7. Fletcher CV, Sawchuk R, Chinnock B, de Miranda P and Balfour HH. Human pharmacokinetics of the antiviral drug DHPG. Clin Pharmacol Ther 1986;40 : 281-286.
- 8. Fong CKY, Cohen SD, McCormick S and Hsiung GD. Antiviral effect of 9-(1,3,dihydroxy- 2-propoxymethyl) guanine against cytomegalovirus infection in a guinea pig model. Elsevier Science Publishers BV. (Biochemical Division). 1987;11-23.
- 9.
Freedman PG, Weiner BC and Balthazar E. Cytomegalovirus esophagogastritis in a patient with acquired immuno-deficiency syndrome. Am J Gastro 1985; 80: 434-7. 10.
Freitas VR, Smee, DF, Chernow M, Boehme R and Matthews TR. Activity of 9-(1,3- dihydroxy-2-propoxymethyl) guanine: compared with that of acyclovir against human, monkey and rodent cytomegaloviruses. Antimicrob Agents Chemo 1985;28:240-5.
- 11. Gertler SL, Pressman J, Price P, Brozinsky S and Miyai K. Gastrointestinal cytomegalovirus infection in a homosexual man with severe acquired immunodeficiency syndrome. Gastroenterology 1983;85:1403-6.
- 12. Goodrich JM, Mori M, Gleaves CA, Du Mond C, Cays M, Ebeling DF, Buhles WC, DeArmond B and Meyers JD. Early treatment with ganciclovir to prevent cytomegalovirus
disease after allogeneic bone marrow transplantation. N Engl J Med 1991;325:1601-07.
- 13. Hardy WD. Combined ganciclovir and recombinant human granulocyte-macrophage colonystimulating factor in the treatment of cytomegalovirus retinits in AIDS patients. J Acquir Immune Defic Syndr 1991;4:S22-S28.
- 14. Hawley DA, Schaefer JF, Schulz DM and Muller J. Cytomegalovirus encephalitis in acquired immunodeficiency syndrome. Am J Clin Pathol 1983;80 : 874-7.
- 15. Hochster H, Dieterich D, Bozzette S, Reichman RC, Connor JD, Liebes L, Sonke RL, Spector SA, Valentine F, Pettinelli C, Richman DD. Toxicity of combined ganciclovir and zidovudine for cytomegalovirus disease associated with AIDS. Ann Int Med 1990;113:111-7.
- 16. Jabs DA, Enger C, Bartlett JG. Cytomegalovirus retinitis and acquired immunodeficiency syndrome. Arch Ophthalmol 1989;107:75-80.
- 17. Jacobson MA, O'Donnell JJ, Brodie HR, Wofsy C, and Mills J. Randomized prospective trial
of ganciclovir maintenance therapy for cytomegalovirus retinitis. journal of Medical Virology 1988;25:339-49.
- 18.
Jacobson MA, Stanley HD, Heartd SE Ganciclovir with recombinant methionyl human granulocyte-stimulating factor in the treatment of cytomegalovirus disease in AIDS patients. AIDS 1992;6:515-7. 19.
Hochster H, Dietrich D, et al. Toxicity of Combined Ganciclovir and Zidovudine. Annals of Internal Medicine. 1990;113:111-117.
- 20. Khadem M, Kalish SB, Goldsmith J, Fetkenhour C, O'Grady RB, Phair JP, Chrobak M.
Ophthalmologic findings in acquired immune deficiency syndrome (AIDS). Arch Ophthalmol 1984;102:201-6.
- 21. Koretz SH, Buhles WC, Brewin A, Roe RL and Collaborative DHPG Treatment Study Group. Treatment of serious cytomegalovirus infections with 9-(1,3-dihydroxy-2- propoxymethyl) guanine in patients with AIDS and other immunodeficiences. N Engl J Med 1986;314:801-5.
- 22. Laurence J. CMV infections in AIDS patients. Infect in Med 1986;262-5.
- 23. Manuel O. Venetz J-P, et al. Efficacy and safety of universal valganciclovir prophylaxis combined with a tacrolimus/mycophenolate-based regimen in kidney transplantation. SWISS MED Weekly 2007; 137: 669 – 676.
- 24. Merigan TC, Renlund DG, Keay S, Bristow MR, Starnes V, O'Connell JB, Resta S, Dunn D, Gamberg P, Ratkovec RM, Richenbacher WE, Millar, RC, DuMond C, DeAmond B, Sullivan V, Cheney T, Buhles W and Stinson EB. A controlled trial of ganciclovir to prevent
cytomegalovirus disease after heart transplantation. N Engl J Med 1992;326:1182-6.
- 25. Morris DJ, Adverse Effects and Drug Interactions of Clinical Importance with Antiviral Drugs. Drug Safety 1994: 10 (4): 281-291.
- 26. Rozenbaum W, Gharakhanian S, Zazoun L, Vaseghi M, De Sahb R, Thomson M. Efficacy and toxicity of ganciclovir maintenance treatment in AIDS-related CMV retinitis. 5th International Conference on AIDS, Montreal 1989.
- 27. Schmidt GM, Horak DA, Niland JC, Duncan SR, Forman SJ, Zaia JA and City of Hope-
Stanford-Syntex CMV Study Group. A randomized, controlled trial of prophylactic ganciclovir for cytomegalovirus pulmonary infection in recipients of allogeneic bone marrow transplants. N Engl J Med 1991;324:1005-11.
- 28. Shanley JD, Morningstar J and Jordan MC. Inhibition of murine cytomegalovirus lung infection and intestitial pneumonitis by acyclovir and 9-(1,3-dihydroxy-2-propoxymethyl) guanine. Antimicrob Agent Chomether 1985;28(2):172-5.
- 29. Smee DF, Boehme R, Chernow M, Binko BP and Matthews TR Intracellular metabolism and
enzymatic phosphorylation of 9-(1,3-dihydroxy-2-propoxymethyl) guanine and acyclovir in herpes simplex virus-infected and uninfected cells. Biochem Pharmacol 1985;34:1049-56.
- 30. Spector SA, Busch DF, Follansbee S et al. Pharmacokineticv, safety, and antiviral profiles of oral ganciclovir in persons infected with human immunodeficiency virus: a phase I/II study. J Infect Dis 1995;171:1431-7.
- 31. Taburet A-M, and Singlas E, Drug Interactions with Antiviral Drugs. Clinical Pharmacokinetics 1996 May; 30 (5), 385-401.
- 32. The Oral Ganciclovir European and Australian Cooperative Study Group: Intravenous versus
oral ganciclovir: European/Australian comparative study of efficacy and safety in the prevention of cytomegalovirus retinitis recurrence in patients with AIDS. AIDS 1995;9:471-7.
- 33. Wilson EJ, Medearis DN, Hansen LA and Rubin RH. 9-(1-3-Dihydroxy-2-Propoxymethyl) guanine prevents death but not immunity in murine cytomegalovirus-infected normal and immunosuppressed BALB/c mice. Antimicrob Agent Chemother 1987;31:1017-20.
- 34. Zeuzem S. Quantification of the initial decline of serum hepatitis C virus RNA and response to interferon alfa. Hepatology 1998;27:1149-56.
- 35.CYTOVENE® (ganciclovir pour injection, 500 mg/fiole), Numéro de contrôle : 217911, Monographie de produit, CHEPLAPHARM Arzneimittel GmbH. 20 juillet 2018.