


Monographie de produit - Naprelan
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/ concentration | Ingrédients non médicinaux pertinents sur le plan clinique |
| Orale | Comprimé à libération contrôlée de 375 et de 500 mg | Sans objet. Pour une liste complète des ingrédients, veuillez consulter la rubrique intitulée FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET UTILISATION CLINIQUE
NAPRELAN (naproxène sodique) est indiqué :
- Pour la prise en charge des signes et symptômes de la polyarthrite rhumatoïde et de l’arthrose.
Dans le présent document, le terme AINS réfère autant aux anti-inflammatoires non stéroïdiens qu’aux AINS inhibiteurs sélectifs de la COX-2, à moins d’avis contraire.
Chez les patients à risque élevé de subir un événement indésirable cardiovasculaire et/ou gastro-intestinal, on doit d’abord envisager d'autres stratégies de traitement ne faisant PAS appel aux AINS (voir les rubriques CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Afin de minimiser les risques d'apparition d'événements indésirables cardiovasculaires et gastro-intestinaux, on doit administrer la dose efficace la plus faible de NAPRELAN dans le cadre d'un traitement d'aussi courte durée que possible (voir les rubriques CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
NAPRELAN, en tant qu’AINS, ne traite PAS la maladie clinique et n’en prévient pas la progression.
NAPRELAN, en tant qu’AINS, ne fait que soulager les symptômes et diminuer l’inflammation tant et aussi longtemps que le patient prend le médicament.
Gériatrie (> 65 ans) : Les données tirées des études cliniques et de la phase post-commercialisation semblent indiquer que l’utilisation de NAPRELAN chez les personnes âgées est associée à des différences quant à l’innocuité (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS).
Pédiatrie (< 18 ans) : NAPRELAN n’est pas recommandé pour une utilisation chez des patients ayant moins de 18 ans puisque l’innocuité et l’efficacité n’ont pas été démontrées.
CONTRE-INDICATIONS
NAPRELAN est CONTRE-INDIQUÉ dans :
- Le cadre péri-opératoire d’une chirurgie pour un pontage aorto-coronarien (PAC). Bien qu’AUCUNE étude relative à NAPRELAN n’ait été menée auprès de cette population de patients, un AINS inhibiteur sélectif de la COX-2 étudié dans un tel cadre a entraîné une augmentation de l’incidence d’événements cardiovasculaires/thromboemboliques, d’infections chirurgicales profondes et de complications à la plaie sternale.
- Au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et du risque de parturition prolongée.
- Lors de l’allaitement en raison de la possibilité de réactions indésirables graves chez les nourrissons.
- Insuffisance cardiaque grave non maîtrisée.
- Hypersensibilité connue au naproxène ou à un de ses composants/excipients.
- Antécédents d’asthme, d’urticaire ou de toute manifestation allergique déclenchée par la prise d’AAS ou d’un autre AINS (p. ex., syndrome complet ou partiel d’intolérance à l’AAS – rhinosinusite, urticaire/angio-œdème, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles sont survenues chez de tels patients. Les personnes atteintes des problèmes médicaux susmentionnés sont susceptibles de présenter une réaction indésirable grave même si elles ont déjà pris sans problème des AINS par le passé. On doit aussi envisager le potentiel de réaction croisée entre les différents AINS (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Réactions liées à l’hypersensibilité – Réactions anaphylactoïdes).
- Ulcère gastrique ou gastro-duodénal évolutif ou saignements gastro-intestinaux évolutifs.
- Saignements cérébrovasculaires ou autres troubles hémorragiques.
- Maladie inflammatoire de l’intestin.
- Insuffisance hépatique grave ou maladie du foie évolutive.
- Insuffisance rénale grave (clairance de la créatinine < 30 ml/min ou 0,5 ml/s) ou maladie rénale qui va en s’aggravant (les personnes souffrant d’une insuffisance rénale moindre risquent une détérioration de leur fonction rénale avec la prise d’AINS et doivent donc être étroitement surveillées) (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Système rénal).
Hyperkaliémie connue (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS –
Sytème rénal – Équilibre hydro-électrolytique).
- Enfants et adolescents de moins de 18 ans.
MISES EN GARDE ET PRÉCAUTIONS
Risque d’événements indésirables cardiovasculaires (CV) : Cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (NYHA II-IV) (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Cardiovasculaires).
NAPRELAN est un anti-inflammatoire non stéroïdien (AINS). Certains AINS augmentent le risque de survenue d'événements indésirables cardiovasculaires (tels un infarctus du myocarde, un AVC ou des événements thrombotiques) pouvant être mortels. Le risque peut s’accroître avec la durée du traitement. Ce risque peut être plus élevé chez les patients atteints d'une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire.
NAPRELAN doit être prescrit avec prudence à tout patient atteint d’une cardiopathie ischémique (incluant, mais ne se limitant PAS à un infarctus aigu du myocarde, des antécédents d’infarctus du myocarde et/ou d’angine), d’une maladie cérébrovasculaire (incluant, mais ne se limitant PAS à un AVC, un accident cérébrovasculaire, des épisodes d’ischémie cérébrale transitoire et/ou d’amaurose fugax) et/ou d’une insuffisance cardiaque congestive (NYHA II-IV).
L’utilisation des AINS, tel NAPRELAN, peut, par l’intermédiaire d’un mécanisme rénal, favoriser la rétention de sodium proportionnellement à la dose et ainsi entraîner une augmentation de la tension artérielle et/ou une exacerbation de l’insuffisance cardiaque congestive (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Sytème rénal – Équilibre hydro-électrolytique).
Les essais cliniques à répartition aléatoire portant sur NAPRELAN n’ont pas été conçus pour déceler les différences quant aux événements cardiovasculaires lors d’un traitement à long terme. Par conséquent, NAPRELAN doit être prescrit avec prudence.
Risque d’événements indésirables gastro-intestinaux (GI) (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Tractus gastro-intestinal).
L’utilisation des AINS, tel NAPRELAN, est associée à un risque accru d’événements indésirables gastro-intestinaux (p. ex., ulcération gastro-duodénale, perforation, obstruction ou saignement gastro-intestinal).
Généralités
Les patients frêles ou affaiblis peuvent moins bien tolérer les effets secondaires, de sorte que le traitement de cette population mérite une attention toute particulière. Pour réduire au minimum le risque qu’un événement indésirable ne survienne, on recommande de prescrire la dose efficace la plus faible pour la durée de traitement la plus courte possible. Comme avec les autres AINS, la prudence s’impose dans le traitement des patients âgés qui sont plus susceptibles de présenter une insuffisance rénale, hépatique ou cardiaque. Chez les patients présentant un risque élevé, on doit envisager d’autres traitements ne faisant pas appel aux AINS.
L’administration de NAPRELAN conjointement à tout autre AINS n’est PAS recommandée, à l’exception de l’AAS à faible dose pour la prophylaxie cardiovasculaire, vu l'absence de toute preuve d'effet synergique bénéfique et la possibilité de réactions indésirables supplémentaires (voir la rubrique INTERACTIONS MÉDICAMENTEUSES – Interactions entre médicaments – AAS ou autres AINS)
NAPRELAN NE DOIT PAS ÊTRE ADMINISTRÉ EN CONCOMITANCE AVEC D’AUTRES PRODUITS À BASE DE NAPROXÈNE PUISQUE TOUS CES PRODUITS SONT PRÉSENTS DANS LE PLASMA SOUS LA FORME D’ANIONS DE NAPROXÈNE.
Cardiovasculaires
NAPRELAN est un anti-inflammatoire non stéroïdien. Certains AINS augmentent le risque de survenue d’événements indésirables cardiovasculaires (tels un infarctus du myocarde, un AVC ou des événements thrombotiques) pouvant être mortels. Le risque peut s’accroître avec la durée du traitement. Ce risque peut être plus élevé chez les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire.
NAPRELAN doit être prescrit avec prudence aux patients présentant des facteurs de risque de maladie cardiovasculaire, de maladie cérébrovasculaire ou de maladie rénale comme les maladies suivantes (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (NYHA I)
- Coronaropathie (athérosclérose)
- Artériopathies périphériques
- Tabagisme
- Clairance de la créatinine < 60 ml/min ou 1 ml/s
L’utilisation des AINS, tel NAPRELAN, peut entraîner l’apparition d’une hypertension ou aggraver une hypertension préexistante, ce qui peut en retour accroître le risque de survenue d’événements cardiovasculaires tels que décrits ci-dessus. Il faut donc surveiller régulièrement la tension artérielle. On doit considérer l’arrêt du traitement avec NAPRELAN en cas d’apparition ou d’aggravation d’une hypertension.
L’utilisation des AINS, tel NAPRELAN, peut entraîner une rétention d’eau et un œdème, et peut exacerber l’insuffisance cardiaque congestive par l’entremise d’un mécanisme rénal (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Système rénal, Équilibre hydro-électrolytique).
Chez les patients à risque élevé de subir un événement indésirable CV, on doit d’abord envisager d’autres stratégies de traitement ne faisant PAS appel aux AINS. Afin de minimiser les risques d’apparition d’événements indésirables cardiovasculaires, on doit administrer la plus faible dose efficace de NAPRELAN dans le cadre d’un traitement d’aussi courte durée que possible.
Système endocrinien et métabolisme
Corticostéroïdes : NAPRELAN (naproxène sodique) ne doit PAS être substitué aux corticostéroïdes. Il ne traite PAS l’insuffisance corticosurrénalienne. L’arrêt brusque des corticostéroïdes peut exacerber les manifestations d'une maladie répondant à la corticothérapie. Si l'on doit interrompre le traitement par les corticostéroïdes chez un patient qui suit un traitement de longue durée, on doit prendre soin d'en diminuer graduellement la dose (voir la rubrique INTERACTIONS MÉDICAMENTEUSES – Interactions entre médicaments – Glucocorticoïdes).
Tractus gastro-intestinal
Une grave toxicité gastro-intestinale, parfois mortelle, (ulcère gastrique, ulcère gastro-duodénal, inflammation, perforation, obstruction et saignement gastro-intestinal) peut survenir en tout temps, avec ou sans symptôme, chez les patients prenant des AINS, tel NAPRELAN. Des problèmes mineurs du tractus digestif supérieur comme la dyspepsie peuvent survenir couramment à tout moment. Le prestataire de soins de santé doit rester attentif aux ulcérations et aux saignements chez les patients traités avec NAPRELAN, même en l’absence de symptômes gastro-intestinaux antérieurs. La plupart des événements gastro-intestinaux mortels signalés spontanément sont survenus chez des patients âgés ou affaiblis, de sorte que le traitement de cette population mérite une attention toute particulière. Pour réduire au minimum le risque de réaction gastro-intestinale, on recommande de prescrire la dose efficace la plus faible pour la durée de traitement la plus courte possible. Chez les patients présentant un risque élevé, on doit envisager d’autres traitements ne faisant pas appel aux AINS (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Populations spéciales et états particuliers – Gériatrie).
On doit informer les patients au sujet des signes et/ou des symptômes évocateurs de toxicité gastro-intestinale grave et on doit les avertir d’arrêter l’utilisation de NAPRELAN et de communiquer avec un médecin immédiatement s’ils éprouvent de tels signes et/ou symptômes. L’utilité d’un dépistage régulier à l’aide d’analyses de laboratoire n’a PAS été démontrée ni n’a été adéquatement évaluée. La plupart des patients qui sont victimes d’événements indésirables graves localisés dans le tractus gastro-intestinal supérieur pendant la prise d’AINS ne présentent aucun symptôme. Les ulcères gastro-intestinaux supérieurs, les saignements ou les perforations manifestes causés par les AINS semblent survenir chez environ 1 % des patients traités pendant
3 à 6 mois et chez environ 2 à 4 % des patients traités pendant un an. Le risque subsiste au fil du temps, ce qui accroît la probabilité de survenue d’un événement gastro-intestinal grave à un moment donné au cours du traitement. Même un traitement à court terme présente des risques.
Les réactions indésirables gastro-intestinales rapportées avec NAPRELAN sont tirées des résultats de deux essais cliniques en double insu d’une durée de trois mois auxquels s’ajoutait une prolongation d’étude ouverte d’une durée de neuf mois. Au cours de ces essais cliniques, des ulcères gastro-intestinaux supérieurs et des saignements manifestes sont survenus chez moins de 1 % des patients sous naproxène (voir la rubrique RÉACTIONS INDÉSIRABLES). Le risque subsiste au-delà d’une période d’un an et augmente peut-être. L’incidence de ces complications augmente avec la dose.
NAPRELAN doit être prescrit avec prudence aux patients qui ont des antécédents d’ulcère gastro-duodénal ou de saignement gastro-intestinal, puisque ces derniers présentent un risque 10 fois supérieur de souffrir de saignements gastro-intestinaux avec la prise d’AINS par rapport aux patients ne présentant pas ces facteurs de risque. Parmi les autres facteurs de risque d’ulcère gastro-intestinal et de saignement, on retrouve l’infection à Helicobacter pylori, l’âge avancé, un usage prolongé d’AINS, une consommation excessive d’alcool, le tabagisme, une santé généralement déficiente et un traitement conjoint à l’aide d’un des médicaments suivants :
- Anticoagulant (p. ex., warfarine)
- Agent antiplaquettaire (p. ex., AAS, clopidogrel)
- Corticostéroïde oral (p. ex., prednisone)
- Inhibiteur sélectif du recaptage de la sérotonine (ISRS) (p. ex., citalopram, fluoxétine, paroxétine, sertraline)
Effets endoscopiques de NAPRELAN (voir la rubrique ESSAIS CLINIQUES – Études particulières – Effets endoscopiques)
Appareil génito-urinaire
Certains AINS causent des symptômes urinaires persistants (douleur vésicale, dysurie, pollakiurie), une hématurie ou une cystite. Ces symptômes peuvent survenir à n’importe quel moment après l’instauration du traitement par un AINS. En présence de symptômes urinaires sans autre explication, il faut arrêter le traitement avec NAPRELAN pour vérifier si les symptômes disparaissent. Cet arrêt doit se faire avant d’effectuer des tests urologiques ou d’instaurer tout traitement.
Hématologie
Les AINS qui inhibent la biosynthèse des prostaglandines interfèrent à divers degrés avec la fonction plaquettaire. Par conséquent, lors de l’administration de NAPRELAN, il faut surveiller étroitement les patients qui pourraient être sensibles à cette interférence, comme ceux qui prennent des anticoagulants ou encore ceux qui souffrent d’hémophilie ou de troubles plaquettaires.
Anticoagulants : Les résultats de nombreuses études ont révélé que l’usage concomitant d’AINS et d’anticoagulants augmentait le risque de saignements. L’administration conjointe de NAPRELAN et de warfarine nécessite un suivi étroit du rapport international normalisé (RIN).
Il peut y avoir un accroissement des saignements même en présence d’un suivi du RIN.
Effets antiplaquettaires : Les AINS inhibent l’agrégation plaquettaire et peuvent prolonger le temps de saignement chez certains patients. À la différence de l’acide acétylsalicylique (AAS), leur effet sur la fonction plaquettaire est moins important, ou de plus courte durée, et est réversible.
NAPRELAN et les autres AINS n’ont pas prouvé leur efficacité à titre d’agents antiplaquettaires et ne doivent donc PAS être substitués à l’AAS ou à d’autres agents antiplaquettaires pour la prophylaxie des maladies thromboemboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex., au moyen de l’AAS) ne doivent PAS être interrompus. Certaines données ont démontré que l’administration conjointe d’AINS et d’AAS peut atténuer de façon significative les effets cardioprotecteurs de l’AAS (voir la rubrique INTERACTIONS MÉDICAMENTEUSES – Interactions entre médicaments – AAS ou autres AINS).
L’administration concomitante de NAPRELAN avec une faible dose d’AAS accroît le risque d’apparition d’ulcères gastro-intestinaux et des complications qui y sont associées.
Dyscrasies sanguines : Les dyscrasies sanguines (p. ex., neutropénie, leucopénie, thrombocytopénie, anémie aplasique et agranulocytose) associées à l’emploi des AINS sont rares, mais peuvent néanmoins survenir et avoir des conséquences graves.
Les AINS, y compris NAPRELAN, peuvent parfois provoquer une anémie, laquelle pourrait être due à une rétention d’eau, des saignements GI ou un effet sur l’érythropoïèse qui n’a pas encore été complètement élucidé. On doit vérifier l'hémoglobinémie ou l'hématocrite des patients qui suivent un traitement de longue durée avec des AINS, dont NAPRELAN, au moindre signe ou symptôme d'anémie ou de perte sanguine.
Systèmes hépatique/biliaire/pancréatique
Comme avec les autres AINS, des hausses à la limite de la normale dans l’une ou l’autre des valeurs des tests de la fonction hépatique (AST, ALT, phosphatase alcaline) peuvent se produire chez jusqu’à 15 % des patients (chez moins de 1 % des patients avec le naproxène, voir la rubrique RÉACTIONS INDÉSIRABLES). Lors d’un traitement continu, ces anomalies peuvent progresser, demeurer essentiellement stables ou finir par disparaître.
On doit évaluer tout patient présentant des symptômes et/ou des signes suggérant une dysfonction hépatique ou présentant des anomalies des tests de la fonction hépatique en vue de déceler la survenue de réactions hépatiques plus graves durant le traitement à l’aide de ce médicament. Des réactions hépatiques graves comme l’ictère et des cas d’hépatite mortels, la
nécrose hépatique et l’insuffisance hépatique, dont certains cas se sont révélés mortels, ont été rapportées avec des AINS.
Bien que ces réactions soient rares, il faut arrêter la prise du médicament si les anomalies de la fonction hépatique persistent ou s’aggravent, si des symptômes et des signes cliniques d’une maladie hépatique surviennent (p. ex., ictère) ou si des manifestations systémiques apparaissent (p. ex., éosinophilie, éruption cutanée associée, etc.).
Pendant le traitement à long terme, la fonction hépatique doit être évaluée périodiquement. Si on doit utiliser ce médicament en présence d’un trouble hépatique, une observation stricte du patient est de rigueur.
Les maladies hépatiques associées à une diminution ou à des anomalies des protéines plasmatiques (albumine) diminuent la concentration plasmatique totale du naproxène, mais accroissent celle du naproxène non lié. Il faut donc faire preuve de prudence lorsqu’on doit avoir recours à des doses élevées et il pourra alors être nécessaire d’ajuster la posologie. Il est aussi prudent d’administrer la plus faible dose efficace.
Réactions liées à l’hypersensibilité
Réactions anaphylactoïdes : Comme c’est le cas pour les AINS en général, on a observé des réactions anaphylactoïdes chez des patients qui n’avaient pas au préalable été exposés à NAPRELAN. Depuis la commercialisation du produit, de rares cas de réactions anaphylactiques/anaphylactoïdes et d’angio-œdème ont été rapportés chez les patients ayant reçu du naproxène. On ne doit pas administrer NAPRELAN aux patients présentant la triade AAS. Ce syndrome se manifeste habituellement chez les patients asthmatiques qui présentent une rhinite, avec ou sans polypes nasaux, ou qui présentent un bronchospasme grave, potentiellement mortel après la prise d’AAS ou de tout autre AINS (voir la rubrique CONTRE-INDICATIONS).
Intolérance à l’AAS : On ne doit PAS administrer NAPRELAN aux patients atteints du syndrome complet ou partiel d’intolérance à l’AAS (rhinosinusite, urticaire/angio-œdème, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire/l’angio-œdème, la rhinite ou toute autre manifestation allergique est induit par la prise d’AAS ou de tout autre AINS. Des réactions anaphylactoïdes mortelles sont survenues chez de tels patients. Les personnes atteintes des problèmes médicaux susmentionnés sont également susceptibles de présenter une réaction indésirable grave, même si elles ont déjà pris sans problème des AINS par le passé sans avoir eu une quelconque réaction indésirable (voir la rubrique CONTRE-INDICATIONS).
Sensibilité croisée : Les patients sensibles à l’un des AINS peuvent également être sensibles à n’importe quel autre AINS.
Réactions cutanées graves : (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Dermatologie).
Système immunitaire
(Voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Infection – Méningite aseptique)
Infection
Comme pour les autres AINS, NAPRELAN peut masquer les signes et symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Avec certains AINS, on a, dans de rares cas, observé les symptômes de la méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre et obscurcissement de la conscience). Les patients présentant des maladies auto-immunes (lupus érythémateux systémique, maladies du collagène mixtes, etc.) semblent plus prédisposés. C’est pourquoi, chez ces patients, le prestataire de soins de santé doit rester attentif à l’apparition de cette complication.
Neurologie
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vision brouillée, des vertiges, des acouphènes, une perte d’audition, de l’insomnie ou de la dépression lors de l’emploi d’AINS, tel NAPRELAN. Dans ce cas, ils doivent faire preuve de discernement lorsqu’ils participent à des activités qui exigent de la vigilance.
Ophtalmologie
On a signalé des cas de vision brouillée ou de baisse de l’acuité visuelle lors de l’emploi de naproxène ou d’autres anti-inflammatoires non stéroïdiens. Dans de rares cas, des troubles oculaires, notamment une papillite, une névrite optique rétrobulbaire et de l’œdème papillaire ont été signalés chez des patients qui prenaient des AINS, y compris du naproxène, bien qu’une relation de cause à effet n’ait pu être établie. Si de tels symptômes se manifestent, la prise de NAPRELAN doit être interrompue et un examen ophtalmologique doit être effectué. Un examen ophtalmologique doit être effectué à intervalles réguliers chez tout patient recevant NAPRELAN pendant une longue période de temps.
NAPRELAN peut entraîner une photosensibilité. Toute exposition à la lumière du soleil ou d'une lampe solaire peut causer des troubles de la vision. Il faut donc aviser les patients de consulter leur médecin s’ils éprouvent des réactions ophtalmologiques après une exposition au soleil.
Cadre péri-opératoire
(Voir la rubrique CONTRE-INDICATIONS – Chirurgie pour un pontage aorto-coronarien)
Facultés mentales
(Voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Neurologie)
Système rénal
L’administration à long terme d’AINS à des animaux a entraîné une nécrose médullaire rénale et d’autres anomalies pathologiques rénales. Chez l’humain, on a signalé des cas de néphrite interstitielle aiguë, d’hématurie, de faible degré de protéinurie et, parfois, de syndrome néphrotique.
L’insuffisance rénale due à la prise d’AINS a été notée chez des patients présentant une affection rénale préexistante entraînant la réduction du volume sanguin ou du débit sanguin rénal, où les prostaglandines rénales jouent un rôle de soutien dans le maintien de l’irrigation sanguine rénale et du taux de filtration glomérulaire (TFG). Chez ces patients, l’administration d’un AINS peut entraîner une réduction de la synthèse des prostaglandines qui cause une détérioration de la fonction rénale. Les patients qui risquent le plus d’éprouver ce genre de complication sont ceux qui présentent déjà une insuffisance rénale (TFG < 60 ml/min ou 1 ml/s), ceux qui sont déshydratés, ceux qui font l’objet de restrictions sodiques, ceux atteints d’insuffisance cardiaque congestive, de cirrhose, de dysfonction hépatique, ceux qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bloqueurs des récepteurs de l’angiotensine II, de la cyclosporine, des diurétiques ainsi que les patients âgés. On a rapporté des cas d’insuffisance rénale grave et potentiellement mortels chez des patients qui présentaient jusque-là une fonction rénale normale ou anormale après un traitement à court terme avec un AINS. Même les patients à risque qui tolèrent bien le traitement par les AINS dans des conditions stables peuvent se retrouver en état de crise à la suite d’un stress additionnel (p. ex., déshydratation due à une gastro-entérite). L’évaluation de la fonction rénale de ces patients avant et pendant le traitement par le naproxène est recommandée. Après l’arrêt de l’AINS, on note habituellement un retour à l’état préthérapeutique.
NAPRELAN doit être administré avec prudence aux patients très déshydratés. On recommande de réhydrater le patient avant de commencer le traitement. On doit aussi faire preuve de circonspection chez les patients présentant une maladie rénale.
NAPRELAN et ses métabolites sont éliminés principalement par les reins. Ce médicament doit donc être utilisé avec beaucoup de prudence chez les patients souffrant d’insuffisance rénale. Dans ce cas, on doit envisager l’emploi de doses plus faibles de NAPRELAN et on doit surveiller étroitement le patient.
La fonction rénale de ces patients doit être évaluée périodiquement pendant le traitement à long terme.
Maladie rénale avancée : (voir la rubrique CONTRE-INDICATIONS)
Équilibre hydro-électrolytique : L’utilisation d’AINS, tel NAPRELAN, peut entraîner une rétention sodique proportionnelle à la dose qui peut se solder par une rétention d’eau et de l’œdème qui, à leur tour, entraînent une augmentation de la tension artérielle et une exacerbation de l’insuffisance cardiaque congestive. On doit donc prescrire avec prudence NAPRELAN aux patients qui ont des antécédents d’insuffisance cardiaque congestive, de diminution de la fonction cardiaque, d’hypertension, ou encore aux patients âgés ou ceux qui présentent d’autres états pouvant prédisposer à la rétention d’eau (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Cardiovasculaires).
L’utilisation d’AINS, tel NAPRELAN, accroît le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré, les insuffisants rénaux, les personnes âgées ou les personnes qui prennent en concomitance des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bloqueurs des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques. Il faut périodiquement contrôler les électrolytes chez ces patients (voir la rubrique CONTRE-INDICATIONS).
Les comprimés de NAPRELAN contiennent respectivement 37,5 et 50 mg de sodium (1,5 mEq et 2,0 mEq respectivement). Cela doit être pris en considération chez les patients dont l’apport global en sodium doit être restreint de façon dramatique.
Système respiratoire
L’asthme induit par l’AAS est peu fréquent, mais constitue une importante indication de sensibilité à l’AAS et aux AINS. Il se rencontre plus fréquemment chez les asthmatiques qui présentent des polypes nasaux.
Fonction sexuelle/reproduction
L’emploi du NAPRELAN, comme tout autre médicament qui inhibe la synthèse de la prostaglandine par l’intermédiaire de la cyclo-oxygénase, risque de nuire à la fertilité et n’est donc pas recommandé pour les femmes qui désirent concevoir un enfant. Chez les femmes qui ont de la difficulté à devenir enceintes ou qui se soumettent à des examens pour infertilité, on doit envisager le retrait du NAPRELAN.
Dermatologie
Dans de rares cas, l’administration de certains AINS a été associée à de graves réactions cutanées comme le syndrome Stevens-Johnson, la nécrolyse épidermique toxique, la dermatite exfoliatrice et l’érythème polymorphe. Puisque l’incidence de ce type de réactions est faible, on les a habituellement observées au moment de la surveillance post-commercialisation chez des patients qui prenaient aussi d’autres médicaments pouvant causer de graves réactions cutanées. Le lien de causalité n’a donc PAS clairement été établi. Ces réactions peuvent menacer la vie, mais elles peuvent être réversibles si l’on cesse d’administrer l’agent causal et si l’on instaure un traitement approprié. On doit informer les patients qu’ils doivent cesser de prendre un AINS en cas d’apparition d’une éruption cutanée et qu’ils doivent communiquer avec leur médecin afin
d’obtenir une consultation et les conseils appropriés, y compris la cessation d’autres types de traitement.
NAPRELAN peut entraîner une photosensibilité. L’exposition à la lumière du soleil ou d'une lampe solaire peut causer un coup de soleil, des ampoules, une éruption cutanée, des rougeurs, des démangeaisons ou une altération de la coloration de la peau. Il faut donc aviser les patients de consulter leur médecin s’ils éprouvent des réactions après une exposition au soleil.
Populations spéciales
Femmes enceintes : NAPRELAN est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et du risque de parturition prolongée (voir la rubrique TOXICOLOGIE).
La prudence est de rigueur lorsqu’on prescrit NAPRELAN durant les deux premiers trimestres de la grossesse (voir la rubrique TOXICOLOGIE).
L’inhibition de la synthèse des prostaglandines peut nuire à la grossesse et/ou au développement embryo-fœtal. Les données d’études épidémiologiques semblent indiquer que le risque de fausse couche et de malformation cardiaque est plus élevé après l’utilisation d’un inhibiteur de la synthèse des prostaglandines en début de grossesse.
Chez les animaux, l’administration d’un inhibiteur de la synthèse des prostaglandines a été associée à une augmentation des pertes avant et après l’implantation et de la létalité embryo-fœtale. Par ailleurs, une incidence accrue de diverses malformations, y compris des malformations cardiovasculaires, a été rapportée chez des animaux ayant reçu un inhibiteur de la synthèse des prostaglandines durant l’organogenèse.
Allaitement : L’anion de naproxène a été retrouvé dans le lait maternel à une concentration correspondant à environ 1 % de la concentration plasmatique. En raison des effets indésirables possibles des inhibiteurs de la prostaglandine chez les nouveau-nés, on doit éviter d’administrer ce médicament aux mères qui allaitent leur enfant (voir la rubrique CONTRE-INDICATIONS).
Pédiatrie : Aucune étude pédiatrique n’ayant été effectuée avec NAPRELAN, l’innocuité du médicament n’a pas pu être établie pour cette population (voir la rubrique CONTRE-INDICATIONS).
Gériatrie (> 65 ans) : Les patients âgés de plus de 65 ans (ci-après désignés sous le vocable de personnes âgées ou de patients âgés) et ceux qui sont frêles ou affaiblis sont plus susceptibles de présenter toute une variété de réactions indésirables lors de la prise d’AINS. L’incidence de ces réactions indésirables s’accroît avec la dose et la durée du traitement. De plus, ces patients tolèrent moins bien la présence d’ulcérations et de saignements. La plupart des événements gastro-intestinaux mortels se sont produits au sein de cette population. Les patients âgés sont également à risque de présenter des lésions dans la partie inférieure de l’œsophage, y compris des ulcérations et des saignements. On doit, chez de tels patients, envisager l’administration
d’une dose initiale inférieure à celle habituellement recommandée et ajuster ensuite la posologie individuellement, au besoin et sous étroite surveillance.
Surveillance et analyses de laboratoire
Chez les patients suivant un traitement à long terme avec NAPRELAN, il convient de surveiller la tension artérielle régulièrement et d’effectuer un examen ophtalmologique de façon périodique (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Cardiovasculaires et Ophtalmologie).
On doit vérifier l'hémoglobinémie, l'hématocrite, les globules rouges, les globules blancs et les plaquettes chez les patients qui suivent un traitement de longue durée avec NAPRELAN. De plus, on doit effectuer un suivi étroit des valeurs du rapport international normalisé (RIN) lorsque NAPRELAN est administré conjointement avec la warfarine (voir MISES EN GARDE ET PRÉCAUTIONS – Hématologie).
Les taux de transaminases sériques et de bilirubine doivent être surveillés régulièrement pendant le traitement avec NAPRELAN (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS, Systèmes hépatique/biliaire/pancréatique).
La créatinine sérique, la clairance de la créatinine et l’azote uréique sanguin doivent être surveillés durant le traitement avec NAPRELAN. Les électrolytes, y compris le potassium sérique, doivent être mesurés périodiquement (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Système rénal).
La surveillance des concentrations plasmatiques de lithium est recommandée au début et à la fin du traitement avec NAPRELAN.
RÉACTIONS INDÉSIRABLES
Survol des réactions indésirables au médicament
Les réactions indésirables les plus fréquemment observées avec les anti-inflammatoires non stéroïdiens sont de nature gastro-intestinale; la plus grave d’entre elles est l’ulcère gastro-duodénal avec ou sans saignement. Des cas de mortalité sont survenus, en particulier chez les personnes âgées.
Comme c’est le cas pour tous les médicaments de cette classe, la fréquence et la gravité des événements indésirables dépendent de plusieurs facteurs : la dose administrée et la durée du traitement, l’âge, le sexe, l’état physique du patient ainsi que toute comorbidité ou tout facteur de risque individuel.
Réactions indésirables survenues lors des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, la fréquence de survenue des réactions indésirables observée pendant les essais cliniques peut ne pas correspondre aux fréquences observées dans la pratique et ne doit pas être comparée aux fréquences constatées dans le cadre des essais cliniques portant sur un autre médicament. L’information sur les réactions indésirables du médicament fournie par les essais cliniques est utile pour déterminer les effets indésirables associés au médicament et pour en estimer la fréquence.
Les réactions indésirables signalées sont tirées des résultats de deux essais en double insu contrôlés d’une durée de trois mois suivis d’une prolongation d’étude ouverte d’une durée de neuf mois. Parmi ces 542 patients, 232 ont reçu les comprimés de NAPRELAN, 167 ont initialement reçu NaprosynMD et 143 ont initialement reçu le placebo.
Les événements indésirables les plus fréquents lors des essais en double insu et des prolongations d’essais ouvertes étaient les céphalées (15 %), suivies des dyspepsies (14 %) et du syndrome grippal (10 %).
Événements indésirables rapportés dans les études cliniques regroupées sur la polyarthrite rhumatoïde (PR) et l’arthrose*
* Événements indésirables regroupés indépendamment du lien de causalité et incluant les événements indésirables rapportés avec le comparateur actif et/ou le placebo.
TABLEAU 1 – Événements indésirables : incidence entre 3 % et 9 % dans les études cliniques sur la PR et l’arthrose
| Systèmes et appareils de l’organisme | NAPRELAN | NaprosynMD | Placebo |
Ensemble de l’organisme Infection Douleur (dos) Douleur | 3 à 9 % 3 à 9 % 3 à 9 % | 1 à 3 % 3 à 9 % 3 à 9 % | 1 à 3 % 3 à 9 % 3 à 9 % |
Cardiovasculaire Œdème | 3 à 9 % | 1 à 3 % | 1 à 3 % |
Dermatologie Éruption cutanée | 3 à 9 % | 3 à 9 % | 3 à 9 % |
Gastro-intestinal Douleur abdominale Constipation Diarrhée Nausée | 3 à 9 % 3 à 9 % 3 à 9 % 3 à 9 % | 3 à 9 % 1 à 3 % 3 à 9 % 3 à 9 % | 3 à 9 % 3 à 9 % 3 à 9 % 1 à 3 % |
Rénal Infection des voies urinaires | 3 à 9 % | 1 à 3 % | 3 à 9 % |
Respiratoire Pharyngite Rhinite Sinusite | 3 à 9 % 3 à 9 % 3 à 9 % | 3 à 9 % 3 à 9 % 3 à 9 % | 3 à 9 % 3 à 9 % 3 à 9 % |
TABLEAU 2 – Événements indésirables : incidence entre 1 % et < 3 % dans les études cliniques sur la PR et l’arthrose
* Événements indésirables regroupés indépendamment du lien de causalité et incluant les événements indésirables rapportés avec le comparateur actif et/ou le placebo.
| Systèmes et appareils de l’organisme | NAPRELAN | NaprosynMD | Placebo |
Ensemble de l’organisme Asthénie Fièvre Traumatisme (accidentel) Douleur thoracique | < 1 % 1 à 3 % 1 à 3 % 1 à 3 % | 1 à 3 % < 1 % 1 à 3 % 1 à 3 % | 0 % 1 à 3 % 1 à 3 % 1 à 3 % |
Cardiovasculaire Hypertension | 1 à 3 % | 1 à 3 % | 1 à 3 % |
Système nerveux central Étourdissements Insomnie Paresthésie | 1 à 3 % 1 à 3 % 1 à 3 % | 1 à 3 % 1 à 3 % 1 à 3 % | < 1 % 1 à 3 % < 1 % |
Gastro-intestinal Dysphagie Flatulences Gastrite Vomissements | < 1 % 1 à 3 % < 1 % 1 à 3 % | 1 à 3 % 1 à 3 % 1 à 3 % 1 à 3 % | < 1 % 1 à 3 % 1 à 3 % < 1 % |
Hématologie Anémie Ecchymoses | 1 à 3 % < 1 % | 1 à 3 % 1 à 3 % | 0 % 1 à 3 % |
Métabolique et nutritionnel Hyperglycémie Œdème périphérique | < 1 % 1 à 3 % | < 1 % 1 à 3 % | 1 à 3 % 1 à 3 % |
| Systèmes et appareils de l’organisme | NAPRELAN | NaprosynMD | Placebo |
Musculosquelettique Arthralgie Crampes (jambes) Désordres articulaires Myalgie Désordres tendineux | 1 à 3 % 1 à 3 % < 1 % 1 à 3 % 1 à 3 % | 1 à 3 % 1 à 3 % 1 à 3 % 1 à 3 % 1 à 3 % | < 1 % 1 à 3 % 1 à 3 % < 1 % 0 % |
Rénal Cystite | < 1 % | 1 à 3 % | < 1 % |
Respiratoire Bronchite Accroissement de la toux | 1 à 3 % 1 à 3 % | 1 à 3 % 1 à 3 % | 1 à 3 % 1 à 3 % |
TABLEAU 3 – Événements indésirables : incidence < 1 % dans les études cliniques sur la PR et l’arthrose*
* Événements indésirables regroupés indépendamment du lien de causalité et incluant les événements indésirables rapportés avec le comparateur actif et/ou le placebo
Ensemble de l’organisme Hypertrophie abdominale, abcès, réaction allergique, carcinome, cellulite, œdème général, syndrome LE, malaise, moniliase, désordres des muqueuses, rigidité de la nuque, douleur à la nuque, douleur pelvienne.
Cardiovasculaire Électrocardiogramme (ECG) anormal, angine de poitrine, sténose de l’aorte, arythmie, bloc de branche, coronaropathie, thrombophlébite profonde, insuffisance ventriculaire droite, hémorragie, migraine, infarctus du myocarde, syncope, tachycardie, anomalie vasculaire, vasculite, vasodilatation.
Système nerveux central Amnésie, anxiété, confusion, désordre de la coordination, dépression, labilité émotive, hématome sous-dural, hypertonie, nervosité, névralgie, névrite, paralysie, vertiges.
Dermatologie Acné, alopécie, dermatite de contact, sécheresse de la peau, eczéma, herpès simplex, herpès zoster, désordre des ongles, néoplasme de la peau, prurit, nodule sous-cutané, ulcère de la peau, urticaire.
Gastro-intestinal Anorexie, cholécystite, cholélithiase, colite, éructations,
œsophagite, gastro-entérite, désordre gastro-intestinal, hémorragie gastro-intestinale, hépatosplénomégalie, anomalie de la fonction
hépatique, méléna, abcès périodontique, désordre rectal, hémorragie rectale, stomatite aphteuse, stomatite ulcéreuse, désordre dentaire, ulcère œsophagien, ulcère buccal, ulcère gastrique, stomatite ulcéreuse.
Hématologie Anomalie des érythrocytes, anomalies des leucocytes, prolongement du temps de saignement, éosinophilie, leucopénie, thrombocytopénie.
Métabolisme et nutrition Albuminurie, alcalose, augmentation de l’azote uréique du sang
(BUN), augmentation de la créatinine, déshydratation, œdème, diminution de la tolérance au glucose, glycosurie,
hypercholestérolémie, hyperuricémie, hypokaliémie, augmentation de la transaminase glutamique oxalo-acétique sérique (SGOT), augmentation de transaminase glutamique pyruvique sérique (SGPT), perte de poids.
Musculosquelettique Désordre osseux, douleur osseuse, bursite, fibrotendinite, myasthénie, ptose, spasme général, fracture osseuse spontanée. Rénal Carcinome du sein, dysménorrhée, dysurie, hématurie, calcul rénal, insuffisance rénale, anomalie de la fonction rénale, ménorragie, métrorrhagie, néoplasme du sein, néphrosclérose, nycturie, douleur rénale, désordre prostatique, pyélonéphrite, pyurie, pollakiurie, incontinence urinaire, rétention urinaire, urines anormales, spasme utérin, vaginite.
Respiratoire Asthme, dyspnée, épistaxis, laryngite, désordre pulmonaire,
œdème pulmonaire, pneumonie, désordre respiratoire, détresse respiratoire.
Organes des sens Amblyopie, conjonctivite, surdité, désordre de l’oreille, kérato-conjonctivite, désordre lacrymal, otite moyenne, douleur oculaire sclérite, cataracte,.
Général Œdème angioneurotique, hypoglycémie.
Événements indésirables (incidence entre 1 % et 9 %) rapportés dans les études cliniques sur le naproxène, mais qui n’ont pas été observées avec NAPRELAN dans les études cliniques contrôlées susmentionnées. Étant donné la similitude de ces deux produits, ces événements indésirables pourraient potentiellement se produire au cours du traitement avec NAPRELAN.
Cardiovasculaire : Insuffisance cardiaque congestive.
Système nerveux central : Méningite aseptique, dysfonction cognitive, diplopie, rêves anormaux, incapacité à se concentrer, faiblesse musculaire.
Dermatologie : Angiodermatite, nécrolyse épidermique, épidermolyse bulleuse, érythème polymorphe, dermatite photosensible, réactions de photosensibilité ressemblant à une porphyrie cutanée tardive, nécrose cutanée, syndrome Stevens-Johnson, transpiration.
Gastro-intestinal : Cardiospasme, hématémèse, ictère, nécrose, ulcération gastro-intestinale non gastro-duodénale, pancréatite.
Hématologie : Agranulocytose, anémie aplasique, granulocytopénie, anémie hémolytique.
Rénal : Néphrite glomérulaire, hyperkaliémie, néphrite interstitielle, syndrome néphrotique, maladie rénale, insuffisance rénale, nécrose papillaire rénale.
Respiratoire : Pneumopathie éosinophilique.
Générales : Réactions anaphylactoïdes, troubles menstruels, pyrexie (frissons et fièvre).
Des événements indésirables sérieux (incidence < 1 %) ont été rapportés dans les études cliniques sur le naproxène, mais n’ont pas été observés avec NAPRELAN dans les études cliniques contrôlées susmentionnées. Étant donné la similitude de ces deux produits, ces réactions indésirables pourraient potentiellement se produire au cours du traitement avec NAPRELAN.
Cardiovasculaire : Palpitations, dyspnée.
Système nerveux central : Sensation de tête légère, somnolence.
Dermatologie : Ecchymoses, purpura, éruptions cutanées.
Gastro-intestinal : Brûlure d’estomac, stomatite.
Sens : Troubles de l’ouïe, acouphène, troubles visuels.
Général : Soif.
INTERACTIONS MÉDICAMENTEUSES
Interactions entre médicaments
Acétaminophène : L’emploi prolongé d’acétaminophène associé à un AINS peut augmenter le risque d’effets indésirables rénaux. On recommande donc une surveillance médicale étroite des patients qui reçoivent ces deux médicaments en association.
AAS ou autres AINS : L’administration de NAPRELAN conjointement à tout autre AINS, y compris les médicaments en vente libre (comme l’AAS et l’ibuprofène) à des fins analgésiques et anti-inflammatoires n’est PAS recommandée, vu l’absence de toute preuve d’effet synergique bénéfique et la possibilité de réactions indésirables supplémentaires.
L’exception à la règle est l’usage d’une faible dose d’AAS à des fins de protection cardiovasculaire lorsqu’un autre AINS peut être considéré à des fins analgésiques et anti-inflammatoires, tout en gardant à l’esprit qu’une administration concomitante d’AINS entraîne la possibilité de réactions indésirables supplémentaires.
Certains AINS (p. ex. l’ibuprofène) peuvent nuire aux effets antiplaquettaires d’une faible dose d’AAS, possiblement en raison d’une concurrence pour l’accès au site actif de cyclo-oxygénase-1.
Médicaments liés à l’albumine : Des études in vitro ont permis de démontrer que l’anion de naproxène, vu son affinité pour les protéines, a pour effet de pouvoir bloquer, à d’autres médicaments liés à l’albumine, l’accès de leur site de liaison (voir la rubrique MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
En théorie, l’anion de naproxène pourrait également voir son site de liaison bloqué par d’autres médicaments. Les études contrôlées à court terme n’ont pas permis de déterminer que ce médicament affecte de manière significative les temps de prothrombine lorsqu’il est administré en concomitance avec des anticoagulants de type coumarine. On conseille toutefois de faire preuve de prudence puisqu’on a observé des interactions avec d’autres agents non stéroïdiens de cette classe. On doit également surveiller tout signe d’apparition de toxicité chez les patients à qui on administre conjointement du naproxène, de l’hydantoïne, un sulfonamide ou une sulfonylurée.
On ne recommande pas l’administration concomitante de naproxène et d’AAS parce que le naproxène ne peut alors avoir accès à son site de liaison, ce qui peut entraîner une concentration plasmatique et une concentration plasmatique de pointe plus faibles.
Antiacides : Le taux d’absorption du naproxène est modifié par l’administration concomitante d’antiacides, mais n’est pas influencé défavorablement par la présence de nourriture.
Anticoagulants : (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Hématologie – Anticoagulants)
Antihypertenseurs : Le naproxène et les autres AINS peuvent diminuer l’effet antihypertenseur du propranolol, d’autres bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) de même que d’autres antihypertenseurs.
La combinaison d’inhibiteurs de l’ECA, d’antagonistes de l’angiotensine II ou de diurétiques avec des AINS peut entraîner un risque accru d’insuffisance rénale aiguë et d’hyperkaliémie. On doit intensifier la surveillance de la tension artérielle et de la fonction rénale (y compris les électrolytes) puisqu’il peut y avoir occasionnellement une augmentation substantielle de la tension artérielle.
Agents antiplaquettaires (y compris l’AAS) : L’administration concomitante d’agents antiplaquettaires et d’AINS, tel NAPRELAN, est associée à un risque accru de saignements en raison de l’inhibition de la fonction plaquettaire (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Hématologie – Effets antiplaquettaires).
Cholestyramine : L’administration concomitante de cholestyramine peut retarder l’absorption du naproxène, mais ne modifie pas l’étendue de cette dernière.
Cyclosporine : L’inhibition de l’activité des prostaglandines rénales par les AINS peut augmenter la concentration plasmatique de cyclosporine et/ou le risque de néphrotoxicité induite par la cyclosporine. Il faut surveiller étroitement les patients durant le traitement d’association.
Digoxine : L’administration concomitante d’un AINS avec de la digoxine peut entraîner un accroissement de la concentration de digoxine, ce qui peut causer une intoxication digitalique. Il peut être nécessaire d’intensifier la surveillance et d’effectuer des ajustements posologiques du glucoside digitalique durant et après la prise concomitante d’un AINS.
Diurétiques : Les données des études cliniques de même que les observations effectuées suivant la mise en marché démontrent que les AINS peuvent réduire l’effet des diurétiques.
Glucocorticoïdes : Les données de certaines études cliniques démontrent que l’usage concomitant d’AINS et de glucocorticoïdes oraux augmentent le risque d’effets indésirables gastro-intestinaux comme les ulcérations et les saignements. Cela est particulièrement le cas chez les personnes âgées (> 65 ans).
Lithium : On conseille de surveiller la concentration plasmatique du lithium au moment de l’instauration ou de la cessation d’un traitement par les AINS puisqu’une augmentation du taux plasmatique de lithium peut survenir.
Méthotrexate : La prudence est de rigueur lors de l’administration concomitante de méthotrexate et de naproxène puisque l’on a signalé que le naproxène et les autres AINS réduisaient la sécrétion tubulaire du méthotrexate dans un modèle animal et, par conséquent, pouvaient en accroître la toxicité.
Contraceptifs oraux : L’efficacité des salicylates peut être réduite chez les femmes qui prennent des contraceptifs oraux. Ces dernières peuvent nécessiter des doses plus élevées ou plus fréquentes d’aspirine afin d’obtenir les effets cliniques escomptés. Dans les cas où il importe de maintenir une concentration plasmatique spécifique, les taux de salicylates doivent être surveillés au début et à la fin de la prise des contraceptifs oraux.
Hypoglycémiants oraux : Il faut user de prudence lors de l’administration concomitante de salicylates et de sulfonylurées. Certaines études ont démontré que les salicylates réduisent la glycémie basale et augmentent la tolérance au glucose et la réponse aiguë à l’insuline.
Suppléments de potassium : L’emploi concomitant de suppléments de potassium avec un AINS peut augmenter le risque d’effets secondaires gastro-intestinaux, notamment l’ulcération et l’hémorragie.
Probénécide : Le probénécide administré conjointement augmente les concentrations plasmatiques de l’anion de naproxène et prolonge sa demi-vie plasmatique de manière significative.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) : L’administration concomitante des AINS et des ISRS peut accroître le risque d’ulcération et de saignements gastro-intestinaux (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS – Tractus gastro-intestinal)
Tacrolimus : Bien que l’interaction de ce médicament avec NAPRELAN n’ait pas été étudiée, l’administration concomitante du tacrolimus et de tout AINS peut augmenter l’effet néphrotoxique du tacrolimus. La fonction rénale devrait donc être surveillée lorsque NAPRELAN et le tacrolimus sont administrés conjointement.
Interactions médicament-aliments
Aucune interaction avec les aliments n’a été établie.
Interactions médicament-herbes médicinales
Aucune interaction avec les produits à base d’herbes médicinales n’a été établie.
Interactions médicament-analyses de laboratoire
Le naproxène peut diminuer l’agrégation plaquettaire et prolonger le temps de saignement. Il faut garder cela à l’esprit lorsqu’on détermine les temps de saignement. D’autres analyses de laboratoire chez des patients traités par du naproxène ont montré des anomalies sporadiques, mais aucune tendance définitive permettant d’indiquer une toxicité possible n’a été décelée.
L’administration de naproxène peut produire une augmentation des valeurs urinaires des stéroïdes 17-cétogènes à cause d’une interaction entre le médicament ou ses métabolites avec le m-di-nitrobenzène utilisé dans cet essai. Bien que les mesures des 17-hydroxycorticostéroïdes (test de Porter-Silber) ne semblent pas être modifiées par des interférences, il est suggéré d’arrêter temporairement le traitement par le naproxène pendant les 72 heures précédant ce test de la fonction surrénalienne.
Le médicament peut interférer avec les dosages urinaires de l’acide 5-hydroxy-indol-acétique (5HIAA).
Interactions médicament-mode de vie
Alcool : La prise concomitante d’alcool et d’un AINS peut accroître le risque d’effets secondaires gastro-intestinaux, y compris l’ulcération et les hémorragies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- On préconise l’emploi d’une dose plus faible chez les patients atteints d’insuffisance rénale ou hépatique, ou chez les patients âgés (voir la rubrique MISES EN GARDE ET PRÉCAUTIONS).
Des études indiquent que bien que la concentration plasmatique totale du naproxène demeure inchangée, la fraction plasmatique libre du naproxène est augmentée chez les patients âgés. Il est donc recommandé d’user de prudence lorsque des doses élevées ou un des ajustements de la dose sont requis dans cette population de patients. Comme pour tout autre médicament utilisé chez les patients âgés, il est prudent d’utiliser la dose efficace la plus faible.
Dose recommandée et ajustement de la posologie
On doit toujours administrer la dose minimale efficace pour le patient. Comme c’est le cas pour tous les autres AINS, la réponse à NAPRELAN varie considérablement d’une personne à l’autre. Pour NAPRELAN, la dose quotidienne recommandée est de deux comprimés de 375 mg (750 mg) une fois par jour, ou de deux comprimés de 500 mg (1 000 mg) une fois par jour. Les patients qui prennent déjà 250, 375 ou 500 mg de naproxène deux fois par jour (matin et soir) pourront faire remplacer leur dose totale quotidienne par une dose uniquotidienne de NAPRELAN.
Lors d’un traitement à long terme, on peut ajuster la posologie de NAPRELAN à la hausse ou à la baisse selon la réponse clinique du patient.
Chez les patients qui tolèrent bien une dose inférieure de NAPRELAN, on peut augmenter la dose jusqu’à trois comprimés de 500 mg (1 500 mg) de NAPRELAN une fois par jour pendant de courtes périodes de temps lorsqu’une activité anti-inflammatoire supérieure est requise. Lors du traitement des patients, particulièrement avec des doses importantes de naproxène, le médecin doit s’assurer que les bienfaits sont supérieurs aux risques potentiels (voir la rubrique ESSAIS CLINIQUES). L’amélioration symptomatique de l’arthrite débute habituellement dans un délai d’une semaine suivant le début du traitement, mais il faut deux semaines pour l’atteinte complète des bienfaits thérapeutiques.
Quelle que soit l’indication, on doit personnaliser le traitement de manière à obtenir une posologie efficace tout en minimisant les événements indésirables, mais la dose maximale fixée est de trois comprimés de 500 mg (1 500 mg) de NAPRELAN une fois par jour.
Pour atténuer le dérangement gastrique, prenez ce médicament immédiatement après un repas ou avec de la nourriture ou du lait.
Dose oubliée
Il n’est pas nécessaire de prévoir le remplacement d’une dose manquée du médicament. Sautez la dose manquée et prenez la dose suivante au moment prévu. Ne doublez pas les doses.
Pour atténuer le dérangement gastrique, prenez ce médicament immédiatement après un repas ou avec de la nourriture ou du lait.
SURDOSAGE
Un surdosage important avec le naproxène peut se caractériser par les symptômes suivants : somnolence, étourdissements, désorientation, pyrosis, indigestion, douleur épigastrique, malaises abdominaux, nausées, vomissements, altération transitoire de la fonction hépatique, hypoprothrombinémie, dysfonction rénale, acidose métabolique et apnée. Puisque le naproxène sodique peut être absorbé rapidement, on doit s’attendre rapidement à une concentration sérique élevée. Quelques patients ont eu des convulsions, mais il n’est pas prouvé que les convulsions soient reliées au naproxène. Aucun signe de toxicité ni de séquelles tardives n’ont été rapportés entre cinq et 15 mois après l’ingestion pendant trois à sept jours de doses allant jusqu’à 3 000 mg de naproxène. Un patient ayant ingéré une dose unique de 25 g de naproxène a éprouvé de légères nausées et a rapporté une indigestion. On ne sait pas quelle dose de naproxène pourrait menacer la vie.
Si un patient ingère une grande quantité de comprimés de naproxène, accidentellement ou intentionnellement, l’estomac doit être vidangé et les soins de soutien habituels doivent être prodigués. Dans les cas de surdosage, il peut être indiqué d’administrer un traitement émétisant et/ou au charbon activé. L’hémodialyse ne réduit pas les concentrations plasmatiques de naproxène vu son fort degré de liaison aux protéines. Cependant, cette mesure peut toujours se révéler appropriée dans la prise en charge de l’insuffisance rénale.
Pour le traitement d’une surdose soupçonnée, communiquez avec le centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
NAPRELAN contient du naproxène sodique, un membre du groupe des AINS dérivés de l’acide arylacétique.
Il a été démontré que le naproxène possède des propriétés anti-inflammatoires, analgésiques et antipyrétiques. Tout comme c’est le cas pour d’autres AINS, son mode d’action n’est pas entièrement compris, mais on sait que sa capacité d’inhibition de la synthèse des prostaglandines pourrait jouer un rôle dans son effet anti-inflammatoire.
Pharmacodynamique
(Voir la rubrique PHARMACOLOGIE DÉTAILLÉE – Pharmacodynamique)
Pharmacocinétique
NAPRELAN fait appel à la technologie IPDASMD1 [Intestinal Protective Drug Absorption System (système de protection lié à une absorption intestinale)]. Il s’agit d’un comprimé à désintégration rapide constitué de deux composantes, une qui se dissout rapidement pour une action immédiate et une à libération prolongée constituée de microparticules très espacées qui permettent l’absorption de l’ingrédient actif par l’ensemble du tractus gastro-intestinal et le maintien des taux sériques sur 24 heures.
Bien que le naproxène lui-même soit bien absorbé, sa forme sodique permet une absorption plus rapide, ce qui entraîne des concentrations plasmatiques de pointe plus élevées pour une dose donnée. Environ 30 % de la dose totale de naproxène sodique de NAPRELAN est disponible dans la composante à libération immédiate. Le reste du naproxène sodique est présenté sous la forme de microparticules enrobées qui permettent une libération prolongée du médicament. À la suite de l’administration orale, on peut déceler une concentration plasmatique de naproxène après 30 minutes, mais la concentration plasmatique de pointe n’est atteinte qu’environ 5 heures après la prise du médicament. La demi-vie d’élimination terminale du naproxène, tant sous sa forme sodique à libération immédiate que sous sa forme de NAPRELAN est d’environ 15 heures. L’état d’équilibre dynamique du naproxène est atteint après environ trois jours, comme le démontrent les taux sériques de naproxène.
TABLEAU 4 – Paramètres pharmacocinétiques à l’état d’équilibre dynamique après cinq jours (moyenne de 24 sujets)
| Paramètres (unités) | Comprimés de 500 mg de naproxène Q12 heures (1 000 mg)/5 jours | 2 comprimés de 500 mg de NAPRELAN (1 000 mg) Q24 heures/5 jours | ||||
| Moyenne | Écart-type | Intervalle | Moyenne | Écart-type | Intervalle | |
| ASC0-24 (µgxh/ml) | 1446 | 168 | 1167 – 1858 | 1448 | 145 | 1173 – 1174 |
| Cmax (µg/ml) | 95 | 13 | 71 – 117 | 94 | 13 | 74 – 127 |
| Cavg (µg/ml) | 60 | 7 | 49 – 77 | 60 | 6 | 49 – 74 |
| Cmin (µg/ml) | 36 | 9 | 13 – 51 | 33 | 7 | 23 – 48 |
| Tmax (h) | 3 | 1 | 1 - 4 | 5 | 2 | 2 – 10 |
Absorption : Le naproxène est lui-même rapidement et complètement absorbé par le tube gastro-intestinal et sa biodisponibilité in vivo est de 95 %. Selon le profil pharmacocinétique, la phase d’absorption de NAPRELAN a lieu dans les premières quatre à six heures suivant l’administration. Cela coïncide avec la désintégration des comprimés dans l’estomac, le transit des microparticules à libération prolongée dans l’intestin grêle et ensuite dans la portion proximale du côlon. Une étude d’imagerie in vivo effectuée sur des sujets sains a permis de
1 MDIPDAS est une marque déposée d’Alkermes Pharma Ireland Limited
confirmer la désintégration rapide de la matrice du comprimé et la dispersion des microparticules.
Le taux d’absorption de la composante à particules à libération prolongée de NAPRELAN est plus lent que celui des comprimés conventionnels de naproxène sodique. C’est cette prolongation du processus d’absorption qui permet de maintenir les taux plasmatiques et qui permet d’offrir une administration une fois par jour.
Effets de la nourriture : Aucun effet significatif causé par la nourriture n’a été observé lorsqu’on a administré à 24 sujets une dose unique de 500 mg de NAPRELAN soit le matin à jeun, soit 30 minutes après un repas. Tout comme c’est le cas pour le naproxène conventionnel et les formulations de naproxène sodique, la nourriture entraîne une légère diminution du taux d’absorption du naproxène suivant l’administration de NAPRELAN.
Distribution : Le volume de distribution du naproxène est de 0,16 l/kg. À une concentration thérapeutique, le naproxène se lie à l’albumine à plus de 99 %. Lorsqu’on administre une dose de naproxène supérieure à 500 mg/jour, l’augmentation du taux plasmatique n’est pas proportionnelle en raison d’une augmentation de la clairance causée par la saturation de la liaison des protéines à des doses plus fortes. La concentration du naproxène non lié continue cependant d’augmenter proportionnellement à la dose. NAPRELAN présente des caractéristiques semblables d’augmentation de la concentration proportionnelle à la dose.
Métabolisme : Le naproxène est dégradé de façon extensive en 6-O-desméthyl naproxène et ni le parent ni les métabolites n’entraînent la formation d’enzymes métaboliques.
Excrétion : La demi-vie d’élimination de NAPRELAN et du naproxène conventionnel est d’environ 15 heures. L’état d’équilibre dynamique est atteint après 2 à 3 doses de NAPRELAN. La plus grande partie du médicament est excrétée dans l’urine, principalement sous la forme de naproxène inchangé (moins de 1 %), de 6-O-desméthyl naproxène (moins de 1 %) et de leurs glucuronides et autres conjugués (66 à 92 %). Une petite quantité (< 5 %) du médicament est excrétée dans les selles. Il a été démontré que le taux d’excrétion coïncide étroitement avec le taux de clairance plasmatique.
Populations spéciales et états particuliers
Insuffisance rénale : Il peut y avoir accumulation de métabolites chez les insuffisants rénaux.
ENTREPOSAGE ET STABILITÉ
Conserver à une température se situant entre 15 et 30 °C (entre 59 et 86 °F) dans un contenant bien fermé. Entreposer dans un contenant bien fermé à l’épreuve des enfants.
Conserver en lieu sûr hors de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Composition
NAPRELAN contient soit 412,5 mg, soit 550 mg de naproxène sodique équivalant respectivement à 375 et à 500 mg de naproxène ainsi qu’à 37,5 et à 50 mg de sodium. Chaque comprimé de NAPRELAN contient les ingrédients inactifs suivants : copolymère d’ammonio méthacrylate de type A, copolymère d’ammonio méthacrylate de type B, acide citrique, crospovidone, stéarate de magnésium, copolymère d’acide méthacrylique de type A, cellulose microcristalline, povidone et talc. L’enrobage du comprimé contient de l’hydroxypropyl méthylcellulose, du polyéthylène glycol et du dioxyde de titane.
Formes posologiques offertes
Comprimés à libération contrôlée de NAPRELAN :
NAPRELAN 375 : comprimés blancs et pelliculés en forme de capsule marqués en creux d’un « N » d’un côté et de « 375 » de l’autre. Comprimés offerts dans un flacon résistant à la lumière contenant 75 comprimés. Chaque comprimé contient 412,5 mg de naproxène sodique équivalant à 375 mg de naproxène.
NAPRELAN 500 : comprimés blancs et pelliculés en forme de capsule marqués en creux d’un « N » d’un côté et de « 500 » de l’autre. Comprimés offerts dans un flacon résistant à la lumière contenant 60 comprimés. Chaque comprimé contient 550 mg de naproxène sodique équivalant à 500 mg de naproxène.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom complet : Naproxène sodique
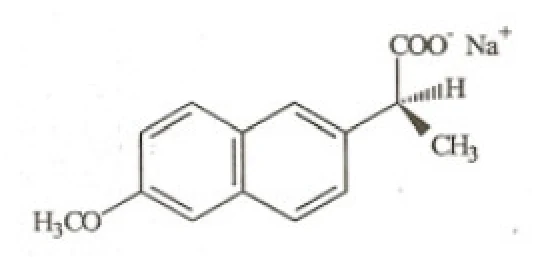
Nom chimique : sels d’acide (+)-6-méthoxy-alpha-méthyl-2-naphtalèneacétique, (s) -
Formule moléculaire et masse moléculaire : C14 H13 Na O3, 252,24
Formule de structure :
Propriétés physicochimiques : Le naproxène sodique est une poudre cristalline sans odeur qui va du blanc au crème. Elle est soluble dans le méthanol et l’eau.
Solubilité : 250 mg/ml dans l’eau; 200 mg/ml dans le méthanol; 14 mg/ml dans l’éthanol; 0,102 mg/ml dans l’acétone; 0,04 mg/ml dans le chloroforme; 0,014 mg/ml dans le toluène; et 0,001 mg/ml dans le benzène.
pKa : Le pKa du naproxène (acide libre) est : 4,39 à une force ionique de 0,01; 4,50 à une force ionique de 0,1.
pH : Le pH d’une solution aqueuse de naproxène sodique
à raison d’une part pour 20 varie entre 7,5 et 9,0.
Point de fusion : Le naproxène sodique fond à environ
255 °C et se décompose.
ESSAIS CLINIQUES
Les essais cliniques à répartition aléatoire portant sur NAPRELAN n’ont PAS été conçus pour déceler les différences quant aux événements indésirables cardiovasculaires lors d’un traitement à long terme.
Polyarthrite rhumatoïde
Données démographiques et méthodologie
On a étudié l’utilisation de NAPRELAN pour la prise en charge des signes et symptômes de la polyarthrite rhumatoïde (PR) dans le cadre d’une étude comparative avec groupe parallèle, à double insu à répartition aléatoire et contrôlée par comparateur actif et par placebo d’une durée de 12 semaines. Durant la phase à double insu, l’efficacité de NAPRELAN à 1 000 mg une fois par jour a été comparée à celle de NaprosynMD à 500 mg deux fois par jour et à celle du placebo. Au total, 348 patients ont été répartis au hasard, soit 116 patients dans chaque groupe (NAPRELAN, NaprosynMD et placebo). Dans l’ensemble, 246 patients ont complété la phase à double insu (NAPRELAN : 84 patients; NaprosynMD : 89 patients et placebo : 73 patients). Tous les participants ont reçu au moins une dose du médicament à l’étude et étaient donc inclus dans l’analyse avec intention de traiter. Les participants comprenaient des hommes et des femmes âgés de 18 à 75 ans ayant obtenu un diagnostic de PR au moins six mois avant la visite de sélection. Un bref aperçu des données démographiques et de la méthodologie pour la phase à double insu est fourni ci-dessous (Tableau 5). Cette phase à double insu avait comme objectif principal de comparer l’innocuité et l’efficacité de NAPRELAN à 1 000 mg par jour, de NaprosynMD à 500 mg deux fois par jour et du placebo pendant une période de 12 semaines chez des patients atteints de PR. L’objectif secondaire consistait à établir l’équivalence d’efficacité de NAPRELAN à libération contrôlée (1 000 mg une fois par jour) et de NaprosynMD à 500 mg deux fois par jour. L’efficacité a été évaluée à la visite initiale, puis aux semaines 1, 2, 4, 8 et 12 (visites 3 à 7).
Dans le cadre de la phase à double insu de l’étude sur la PR, l’efficacité des trois groupes de traitement a été évaluée et comparée au moyen des principales variables de l’efficacité suivantes :
- Évaluation globale par le médecin le jour de la visite (PhyGA)
- Évaluation globale de la maladie par le patient depuis la visite précédente (PtGA)
- Nombre d’articulations douloureuses (NPJ) – Douleur à la palpation et/ou au mouvement pour les 68 articulations diarthrodiales, sauf les hanches
- Nombre d’articulations enflées (NSJ) – Présence d’accumulation de liquide synovial et/ou d’enflure des tissus mous, mais en l’absence d’ostéophytes
L’analyse des données de la phase à double insu, réalisée à partir des données de la population en intention de traiter, a comparé les réductions moyennes de chaque variable de l’efficacité par rapport aux valeurs de départ (visite 2), à la semaine 12 (visite 7) et à la dernière visite avant l’arrêt du traitement. Un résumé des variations moyennes par rapport aux valeurs initiales pour la visite 7 (semaine 12) est présenté ci-dessous (Tableau 6).
La phase à double insu de l’étude sur la PR a été suivie d’une phase ouverte portant sur NAPRELAN, dans laquelle les patients ayant complété les douze semaines de traitement à double insu étaient admissibles. Les participants à ce volet de l’étude ont reçu NAPRELAN à raison de 1 000 mg une fois par jour pendant neuf mois. Au total, 240 patients ont accepté de participer à la phase ouverte. Un tableau récapitulatif des données démographiques et de la méthodologie de la phase ouverte est présenté ci-dessous (Tableau 5).
TABLEAU 5 – Résumé des données démographiques des patients atteints de PR
| Méthodologie | Posologie | Voie d’administration et durée | Sujets à l’étude n = nombre | Âge moyen | Sexe |
| Phase à double insu | NAPRELAN à 1 000 mg une fois par jour vs placebo et NaprosynMD à 500 mg deux fois par jour | Orale 12 semaines | n = 348 | 55 ans | 263 femmes 85 hommes |
| Phase ouverte | NAPRELAN à 1 000 mg une fois par jour | Orale 9 mois | n = 240 | 55 ans | 180 femmes 60 hommes |
TABLEAU 6 – Résumé des principales variables de l’efficacité à la visite 7 (semaine 12) pour la phase à double insu de 12 semaines dans la population en intention de traiter
| Variable¹ | Visite 7 (douze semaines de traitement) | |||||
Variations moyennes ± ETM (erreur type de la moyenne) par rapport aux valeurs initiales | Valeur p | |||||
NAPRELAN (n = 84) | NaprosynMD (n = 89) | Placebo (n = 73) | NAPRELAN vs placebo | NaprosynMD vs placebo | NAPRELAN vs NaprosynMD | |
| PhyGA | 3,3 ± 0,2 | 3,1 ± 0,2 | 3,0 ± 0,2 | 0,1386 | 0,9753 | 0,1265 |
| PtGA | 3,3 ± 0,2 | 3,4 ± 0,2 | 2,6 ± 0,3 | 0,0141* | 0,0125* | 0,9926 |
| NPJ | 16,1 ± 1,4 | 14,2 ± 1,4 | 15,3 ±1,5 | 0,0846 | 0,8499 | 0,1057 |
| NSJ | 8,3 ± 0,9 | 9,4 ± 0,9 | 8,9 ± 1,0 | 0,5511 | 0,9881 | 0,5417 |
1 PhyGA = Évaluation globale par le médecin; PtGA = Évaluation globale de la maladie par le patient; NPJ = Nombre d’articulations douloureuses; NSJ = Nombre d’articulations enflées
* Significatif sur le plan statistique (p ≤ 0,05), d’après ANCOVA. Les données comparatives entre les deux médicaments favorisent soit le comparateur actif, soit NAPRELAN.
Polyarthrite rhumatoïde – Résultats de l’étude (phases à double insu et ouverte sur la PR)
Dans le cadre de la phase à double insu de l’étude sur la PR, NAPRELAN et NaprosynMD se sont révélés plus efficaces que le placebo pour réduire les scores de l’évaluation globale par le patient (PtGA) à la visite 7 (semaine 12) et à la dernière visite (données de la dernière visite pour les patients n’ayant pas complété les 12 semaines de la phase à double insu). Par ailleurs, NAPRELAN s’est avéré supérieur au placebo lors de la visite 7 (semaine 12) quant à l’évaluation globale par le médecin le jour de la visite (PhyGA). Les résultats de l’analyse des variables de l’efficacité ont démontré que NAPRELAN à 1 000 mg par jour, dans le cadre du traitement de la PR, est supérieur au placebo et au moins équivalent à NaprosynMD à 500 mg deux fois par jour en ce qui a trait au PtGA.
Durant la phase ouverte de l’étude sur la PR, les améliorations observées durant la phase à double insu chez les patients traités initialement avec le médicament actif, soit NAPRELAN ou NaprosynMD, se sont maintenues durant la phase ouverte. Durant la phase ouverte, l’efficacité était limitée à l’évaluation globale par le médecin (PhyGA) et l’évaluation globale par le patient (PtGA), lesquelles ont été réalisées aux mois 4 et 12 (visites 8 et 11). Les patients ayant reçu initialement le placebo ont montré des améliorations des évaluations PhyGA et PtGA après le premier mois de traitement avec NAPRELAN.
Arthrose
Données démographiques et méthodologie
On a étudié l’utilisation de NAPRELAN pour la prise en charge des signes et symptômes de l’arthrose dans le cadre d’une étude à double insu contrôlée par comparateur actif et par placebo d’une durée de 12 semaines chez des patients atteints d’arthrose. Durant la phase à double insu, l’efficacité de NAPRELAN à 1 000 mg une fois par jour a été comparée à celle de NaprosynMD à 500 mg deux fois par jour et à celle du placebo. Au total, 347 patients ont été répartis au hasard, soit 116 patients dans le groupe recevant NAPRELAN, 115 dans le groupe recevant NaprosynMD et 116 dans le groupe recevant le placebo. Dans l’ensemble, 245 patients ont complété la phase à double insu de l’étude sur l’arthrose. Les participants incluaient des hommes et des femmes âgés de 18 à 80 ans et ayant obtenu un diagnostic de gonarthrose (arthrose du genou) au moins six mois avant la visite de sélection. Un bref aperçu des données démographiques et de la méthodologie pour la phase à double insu est fourni ci-dessous (Tableau 7). Cette phase à double insu avait comme objectif principal de comparer l’innocuité et l’efficacité de NAPRELAN à 1 000 mg par jour, de NaprosynMD à 500 mg deux fois par jour et du placebo pendant une période de 12 semaines chez des patients atteints de gonarthrose. L’objectif secondaire consistait à établir l’équivalence d’efficacité de NAPRELAN à libération contrôlée (1 000 mg une fois par jour) et de NaprosynMD à 500 mg deux fois par jour.
Dans le cadre de la phase à double insu de l’étude sur l’arthrose, l’efficacité des trois groupes de traitements a été évaluée à la visite initiale, puis aux semaines 1, 2, 4, 8 et 12 (visites 3 à 7) et comparée au moyen des principales variables de l’efficacité suivantes :
- Évaluation globale par le médecin le jour de la visite (PhyGA)
- Évaluation globale de la maladie par le patient depuis la visite précédente (PtGA)
- Intensité de la douleur exacerbée par le mouvement (PAM) – Intensité de la douleur au genou en mouvement lors de la mise en charge et douleur au mouvement actif/passif
- Intensité de la douleur à la palpation (POP) – Intensité de la douleur à la palpation du genou par l’investigateur
L’analyse des données de la phase à double insu, réalisée à partir des données de la population en intention de traiter, a comparé les réductions moyennes de chaque variable de l’efficacité par rapport aux valeurs de départ (visite 2), à la semaine 12 (visite 7) et à la dernière visite avant l’arrêt du traitement. Une évaluation de l’efficacité des trois groupes de traitement a été effectuée à la visite 7 (douze semaines de traitement) ou avant si les patients cessaient le traitement avant la visite 7 (dernière visite). Un résumé des variations moyennes par rapport aux valeurs initiales pour la visite 7 (semaine 12) est présenté ci-dessous (Tableau 8).
La phase à double insu de l’étude sur l’arthrose a été suivie d’une phase ouverte portant sur NAPRELAN, dans laquelle les patients ayant complété les douze semaines de traitement à double insu étaient admissibles. Les participants à ce volet de l’étude ont reçu NAPRELAN à
raison de 1 000 mg une fois par jour pendant neuf mois. Au total, 228 patients ont accepté de participer à la phase ouverte. Un tableau récapitulatif des données démographiques et de la méthodologie de la phase ouverte est présenté ci-dessous (Tableau 7).
TABLEAU 7 – Résumé des données démographiques des patients atteints de gonarthrose
| Méthodologie | Posologie | Voie d’administration et durée | Sujets à l’étude n = nombre | Âge moyen | Sexe |
| Phase à double insu | NAPRELAN à 1 000 mg une fois par jour vs placebo et NaprosynMD à 500 mg deux fois par jour | Orale 12 semaines | n = 347 | 63,8 ans | 238 femmes 109 hommes |
| Phase ouverte | NAPRELAN à 1 000 mg une fois par jour | Orale 9 mois | n = 228 | 63,7 ans | 159 femmes 69 hommes |
TABLEAU 8 – Résumé des principales variables de l’efficacité à la visite 7 (semaine 12) pour la phase à double insu de 12 semaines dans la population en intention de traiter
| Variable¹ | Visite 7 (douze semaines de traitement) | |||||
Variations moyennes ± ETM (erreur type de la moyenne) par rapport aux valeurs initiales | Valeur p | |||||
NAPRELAN (n = 84) | NaprosynMD (n = 84) | Placebo (n = 77) | NAPRELAN vs placebo | NaprosynMD vs placebo | NAPRELAN vs NaprosynMD | |
| PhyGA | 3,6 ± 0,2 | 3,6 ± 0,3 | 2,9 ± 0,3 | 0,0116* | 0,0310* | 0,6863 |
| PtGA | 3,8 ± 0,3 | 3,9 ± 0,3 | 2,1 ± 0,3 | 0,0000* | 0,0000* | 0,8495 |
| PAM | 3,6 ± 0,3 | 3,7 ± 0,3 | 2,6 ±0,3 | 0,0154* | 0,0123* | 0,9512 |
| POP | 3,2 ± 0,3 | 3,2 ± 0,3 | 2,8 ± 0,3 | 0,1667 | 0,1475 | 0,9554 |
1 PhyGA = Évaluation globale par le médecin; PtGA = Évaluation globale par le patient; PAM = Douleur exacerbée par le mouvement; POP = Douleur à la palpation
* Significatif sur le plan statistique (p ≤ 0,05), d’après ANCOVA.
Arthrose – Résultats de l’étude (phases à double insu et ouverte)
Dans le cadre de la phase à double insu de l’étude sur la gonarthrose, NAPRELAN s’est révélé plus efficace que le placebo en ce qui a trait à trois des quatre principales variables de l’efficacité à la fin des 12 semaines de traitement. Les scores moyens notés dans le groupe recevant le comparateur actif (naproxène à 500 mg deux fois par jour) ont été significativement plus élevés que dans le groupe recevant le placebo. L’efficacité de NAPRELAN et du comparateur actif était comparable. Par conséquent, NAPRELAN à 1 000 mg une fois par jour et le naproxène à 500 mg deux fois par jour étaient plus efficaces que le placebo. L’efficacité clinique a été démontrée après une semaine de traitement et s’est poursuivie pendant toute la durée de l’étude. Durant la phase de traitement à double insu, l’efficacité de NAPRELAN et de NaprosynMD a été comparable, aucune différence significative n’ayant été observée quant aux scores moyens de l’efficacité. Après 12 semaines, NAPRELAN et NaprosynMD se sont révélés plus efficaces que le placebo quant à trois des quatre principales variables de l’efficacité (PhyGA, PtGA et PAM).
Durant la phase ouverte de l’étude sur la gonarthrose, l’évaluation de l’efficacité a été limitée aux évaluations globales par le médecin et par le patient (PhyGA et PtGA) réalisées aux mois 4 et 12 (visites 8 et 11). Les améliorations notées durant la phase à double insu chez les patients ayant reçu initialement NAPRELAN ou NaprosynMD se sont maintenues durant la phase ouverte. Les patients ayant reçu initialement le placebo ont montré des améliorations des évaluations PhyGA et PtGA après un mois de traitement avec NAPRELAN.
Études particulières
Effets endoscopiques :
Étude 1 : Une étude a été menée à double insu, avec répartition aléatoire et groupe parallèle auprès de sujets de sexe masculin ayant reçu deux comprimés de NAPRELAN à raison de 500 mg (1 000 mg) une fois par jour ou du naproxène à 500 mg deux fois par jour (1 000 mg) pendant 7 jours. Au total, 19 sujets ont complété l’étude; 10 sujets évaluables ont pris NAPRELAN et 9 sujets évaluables ont reçu le naproxène. À la suite du traitement, les sujets ont passé un examen endoscopique pour déceler des lésions au niveau de la muqueuse gastro-duodénale. L’examen endoscopique a été évalué visuellement et les résultats ont été évalués au moyen des échelles analogiques visuelles de Euler et Lanza. Les échantillons de la muqueuse prélevés par endoscopie ont été soumis à un examen histologique. Les résultats ont démontré que NAPRELAN à 1 000 mg par jour et le naproxène à 500 mg deux fois par jour ont entraîné des modifications significatives de la muqueuse (p < 0,05) par rapport aux valeurs initiales après 7 jours de traitement.
Étude 2 : Une étude croisée a été menée à double insu avec répartition aléatoire dans le but de comparer NAPRELAN (1 000 mg une fois par jour), le naproxène (500 mg deux fois par jour) et l’aspirine (650 mg quatre fois par jour). Chacune des trois périodes de traitement durait 7 jours avec une période de sevrage thérapeutique de 21 jours entre chaque période. En tout, 23 sujets (12 hommes et 11 femmes) ont complété l’étude. Les médicaments à l’étude étaient administrés selon un ordre aléatoire. Avant et après la prise du médicament, les sujets devaient passer une
endoscopie gastro-duodénale afin d’évaluer la muqueuse. L’objectif principal visait à jauger les lésions de la muqueuse au niveau de l’estomac et du duodénum. Le nombre total d’érosions dans l’estomac et dans le duodénum constituait le principal critère d’évaluation. Le nombre moyen d’érosions au niveau de l’estomac était de 18,32 avec l’AAS, de 5,00 avec le naproxène et de 4,57 avec NAPRELAN. La différence notée entre l’AAS et les deux autres médicaments était significative (p < 0,001); en revanche, aucune différence significative n’a été observée entre NAPRELAN et le naproxène. Dans le duodénum, le nombre moyen d’érosions était de 5,91 avec l’AAS, de 4,57 avec le naproxène et de 1,83 avec NAPRELAN. Les lésions de la muqueuse du duodénum étaient significatives avec NAPRELAN comparativement au naproxène (p = 0,024) et à l’AAS (p = 0,009), mais aucune différence significative n’a été notée entre le naproxène et l’AAS. L’importance clinique de ces données n’a pas été établie.
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique
Caractéristiques de la désintégration de la matrice du comprimé et de la dispersion des microparticules de NAPRELAN : Une étude d’imagerie in vivo a été effectuée afin de valider le processus de désintégration de la matrice et de dispersion des microparticules de NAPRELAN à jeun et après l’ingestion de nourriture. Pour cette étude, on a fait appel à une caméra à scintigraphie gamma ainsi qu’à un radio-isotope distribué dans les microparticules à libération prolongée. La courbe de l’intégrité, de la distribution et des caractéristiques du transit 1) du comprimé à matrice intacte, 2) du comprimé désintégré et 3) des microparticules à libération prolongée à jeun et en état postprandial correspond au profil pharmacocinétique du produit administré à un groupe de volontaires sains. Cette technique a permis de vérifier in vivo la rapide désintégration du comprimé ainsi que la distribution et la dispersion subséquentes des microparticules à libération prolongée dans les portions proximale et distale de l’intestin grêle.
Si on en juge par le profil pharmacocinétique, il est clair que la phase d’absorption de NAPRELAN, qui se limite principalement aux premières quatre à six heures suivant l’ingestion, coïncide avec la désintégration du comprimé dans l’estomac et le transit des microparticules à libération contrôlée dans l’intestin grêle et dans la portion proximale du côlon. La phase d’absorption concorde avec l’atteinte de la concentration plasmatique de pointe suivant l’ingestion de NAPRELAN plutôt qu’avec une phase d’absorption très prolongée, qui n’est pas nécessaire vu la longue demi-vie inhérente au naproxène. La présence de nourriture n’a pas modifié significativement le processus de désintégration et de dispersion de la forme posologique dans le tractus gastro-intestinal et n’a pas non plus modifié les caractéristiques pharmacocinétiques du produit.
Effets de la nourriture : En plus de l’étude d’imagerie mentionnée ci-dessus, on a mené une autre étude sur NAPRELAN à jeun et après l’ingestion de nourriture afin de déterminer si la consommation de nourriture modifiait le profil pharmacocinétique de NAPRELAN.
Suivant un mode de répartition aléatoire croisé, on a administré à 24 sujets sains une dose unique de 500 mg de NAPRELAN à jeun ou 30 minutes après l’ingestion d’un déjeuner copieux. On a ensuite procédé à un échantillonnage plasmatique au cours des 48 heures qui ont suivi. On a constaté que la nourriture avait peu d’impact sur la pharmacocinétique in vivo de NAPRELAN. Le taux et l’étendue de l’absorption, évalués à l’aide de l’ASC0-4 et de la Cmax, n’ont pas été affectés par la nourriture [intervalle de confiance de 90 % pour NAPRELAN (postprandial)/NAPRELAN (à jeun) : log10 ASC0-4 = 95,50 % - 100,00 %; log10 Cmax = 85,11 % - 97,73 %]. L’administration de NAPRELAN avec de la nourriture a légèrement retardé la Tmax [Tmax postprandiale : 7,42 ± 4,94 heures; Tmax à jeun : 4,13 ± 1,48 heure (p < 0,01)].
TOXICOLOGIE
Comme on l’indique ci-dessous, on a procédé à trois études toxicologiques précliniques sur NAPRELAN. Ces études portaient principalement sur les effets du naproxène sur le système organique qui y est le plus sensible, c’est-à-dire le système gastro-intestinal.
Toxicité aiguë
Étude de toxicité gastro-intestinale de NAPRELAN sur 24 heures chez des chiens : On a procédé, sur neuf chiens et neuf chiennes, à une étude sur la toxicité gastro-intestinale sur 24 heures afin d’évaluer l’effet irritant local du médicament. On a administré des doses de 1 500 mg de NAPRELAN (équivalant à 3 x 500 mg) et de 1 500 mg de NaprosynMD (équivalant à 3 x 500 mg) pour le contrôle actif, ainsi que des comprimés préformulés de placebo. Dans chacun des cas, on a placé le comprimé intact dans une section ligaturée du duodénum, de l’iléon et du côlon. Les tissus ont été prélevés lors d’une autopsie effectuée 24 heures plus tard aux fins d’examens macroscopique et microscopique des effets du médicament sur la muqueuse.
Lors de l’examen macroscopique ou histologique, on n’a observé aucun signe clinique de toxicité pouvant être attribué aux médicaments ou à l’agent de contrôle. Aucune donnée chimique clinique n’a indiqué d’anomalie liée au traitement. Les seules modifications aux valeurs de laboratoire relevées étaient une légère augmentation des taux d’azote uréique du sang et de créatinine sérique des chiens ayant reçu NAPRELAN et NaprosynMD par rapport à ceux à qui on avait administré l’agent de contrôle.
Les effets macroscopiques étaient moins importants chez les groupes sous NAPRELAN et NaprosynMD que celui sous placebo. Cela est vraisemblablement dû à la réduction de l’effet inflammatoire engendré par l’intervention chirurgicale. Il n’y avait aucun signe d’irritation chimique. Aucun dommage histologique n’a pu être attribué aux médicaments ou à l’agent de contrôle.
Toxicité à long terme
On a effectué deux études de toxicité gastro-intestinale à long terme avec NAPRELAN. La méthodologie des deux études était semblable, mais ces dernières portaient sur des espèces différentes, soit des porcs miniatures et des singes. Les comprimés de NAPRELAN ont été administrés quotidiennement selon deux posologies distinctes qui correspondaient respectivement aux doses cliniques minimale et maximale. La dose de NaprosynMD a été choisie parce qu’elle correspondait à une dose clinique minimale à moyenne, ce qui fournissait une excellente base de comparaison avec NAPRELAN.
Étude de toxicité après l’administration orale répétée de NAPRELAN chez des porcs miniatures : Dans le cadre de cette étude, on a étudié les effets gastro-intestinaux de NAPRELAN dans le cadre d’une étude visant à déterminer la toxicité et portant sur l’administration orale répétée de NAPRELAN à des porcs miniatures. On a évalué les effets sur huit porcs et huit truies suivant l’administration quotidienne pendant sept jours de deux concentrations de NAPRELAN (500 mg qd ou 1 500 mg qd), de NaprosynMD (375 mg b.i.d.) et d’un placebo.
Aucun signe clinique de toxicité n’a été observé. On a relevé de petites érosions de la muqueuse chez deux porcs traités avec NaprosynMD, chez un porc traité avec 500 mg de NAPRELAN et chez deux porcs traités avec 1 500 mg de NAPRELAN. Aucun porc à qui on avait administré le placebo ne présentait d’érosion de la muqueuse. En général, les érosions causées par NaprosynMD étaient plus profondes et comportaient une inflammation de la sous-muqueuse. Aucune anomalie n’a été relevée lors des examens ophtalmologiques. Enfin, aucune donnée hématologique ou de chimie clinique ne laissait soupçonner la présence d’effets liés au traitement.
Étude de toxicité après l’administration orale répétée de NAPRELAN chez des singes rhésus :
On a effectué une étude additionnelle chez les singes afin de confirmer la tolérabilité gastro-intestinale de NAPRELAN. La méthodologie de cette étude était très semblable à celle effectuée chez les porcs miniatures. Huit singes mâles et huit singes femelles ont reçu pendant sept jours 500 mg ou 1 500 mg de NAPRELAN, 375 mg de NaprosynMD b.i.d. ou un placebo.
Contrairement aux porcs miniatures, les singes ont présenté des vomissements après l’administration de la dose de 1 500 mg de NAPRELAN. De plus, les taux d’azote uréique et de créatinine ont également été possiblement modifiés chez tous les singes qui ont reçu du naproxène. La muqueuse gastrique du fond de l’estomac et du pylore des animaux traités avec NaprosynMD présentait de petites érosions. L’examen histopathologique révélait également des érosions chez trois singes du groupe recevant 1 500 mg de NAPRELAN, chez deux singes du groupe recevant NaprosynMD et chez aucun singe des deux autres groupes. Un seul animal du groupe sous 1 500 mg de NAPRELAN présentait des stries rougeâtres sur le fond de l’estomac.
Le groupe recevant 500 mg de NAPRELAN a présenté beaucoup moins d’irritation gastro-intestinale que les autres animaux traités. La toxicité de NAPRELAN et de NaprosynMD se limitait à des érosions gastriques superficielles associées à une inflammation locale et, à
l’occasion, à de minuscules hémorragies gastriques ou de l’œdème. Aucune observation anormale n’a été notée lors de l’examen ophtalmologique.
En matière de toxicité globale, la dose de 1 500 mg de NAPRELAN était semblable à la dose de 750 mg de NaprosynMD. La dose de 500 mg de NAPRELAN a semblé beaucoup moins toxique que la dose de 1 500 mg de NAPRELAN ou de 750 mg de NaprosynMD. De plus, un effet toxique a été observé sous la forme de vomissements avec la dose de 1 500 mg de NAPRELAN.
Toxicité pour la reproduction et le développement
NAPRELAN n’a pas exercé d’effet négatif sur la fertilité ni d’effet tératogène dans le cadre d’études sur la reproduction chez des rats à des doses de 20 mg/kg/jour (125 mg/m2/jour, soit une concentration 0,23 fois plus élevée que celle observée chez l’humain), chez des lapins à des doses de 20 mg/kg/jour (220 mg/m2/jour, soit une concentration 0,27 fois plus élevée que celle observée chez l’humain) et chez des souris à des doses de 170 mg/kg/jour (510 mg/m2/jour, soit une concentration 0,28 fois plus élevée que celle observée chez l’humain).
Certaines données semblent indiquer que les inhibiteurs de la synthèse des prostaglandines administrés dans le but de retarder l’accouchement prématuré peuvent accroître le risque de complications néonatales, telles que l’entérocolite nécrosante, la persistance du canal artériel et les hémorragies intracrâniennes. Le naproxène administré en fin de grossesse afin de retarder la parturition a été associé à une hypertension pulmonaire persistante, à une dysfonction rénale et à une anomalie des taux de prostaglandine E chez les nourrissons prématurés. Le naproxène traverse facilement la barrière placentaire.
Brevet canadien 2034096
RÉFÉRENCES
- 1. Devane JG, Butler J, Mulligan S. IPDAS: a novel technology brings new benefits when applied to naproxen sodium. Am J Orthop 1996; Sep 25: 9 Suppl 7-13.
- 2. Gaston G. A double-blind, randomized, parallel-group study of the pharmacokinetics and onset of action of Naprelan in patients following oral surgery. Am J Orthop 1996; Sep 25: 9 Suppl 37-41.
- 3. Graham DY, Smith JL, Spjut HJ, Torres E. Gastric adaption: studies in humans during continuous aspirin administration. Gastroenterol 1988; 95:327-33.
- 4. Hawkey C, O’Morain C, Murray F, McCarthy C, Tierney D, Devane J. Two comparative endoscopic evaluations of Naprelan. Am J Orthop 1996; Sep 25: 9 Suppl 30-36.
- 5. Lanza FL. Endoscopic studies of gastric and duodenal injury after the use of ibuprofen, aspirin and other nonsteroidal anti-inflammatory agents. Am J Med 1984; 1A: 19-24.
- 6. Lisse JR. Clinical efficacy and safety of Naprelan versus Naprosyn in the treatment of rheumatoid arthritis. Am J Orthop 1996; Sep 25: 9 Suppl 21-29.
- 7. Oddsson E, Gudjonsson H, Thjodleifsson B. Endoscopic findings in the stomach and duodenum after treatment with enteric-coated and plain Naproxen tablets in healthy subjects. Scand J Gastroenterol 1990; 25:231-34.
- 8. Schiff MH. A comparison of Naprelan and Naprosyn in the treatment of osteoarthritis of the knee. Am J Orthop 1996; Sep 25: 9 Suppl 14-20.
- 9.
Todd PA, Clissold SP. Naproxen. A Reappraisal Of Its Pharmacology, And Therapeutic
Use In Rheumatic Diseases And Pain States. Drugs 1990; 40:91-137.
- 10. Lettre d’information, Direction gérénale de la protection de la santé. Anti-inflammatoires non stéroïdiens. DD-33; 21 août 1985.
- 11. Direction générale des produits de la santé et des aliments. Ligne directrice à l’intention de l’industrie – Information de base sur la monographie des anti-inflammatoires non stéroïdiens (AINS).