


Monographie de produit - Nucynta CR
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Orale | Comprimé à libération contrôlée 50 mg, 100 mg, 150 mg, 200 mg et 250 mg | Cellulose microcristalline silicifiée, hypromellose, stéarate de magnésium, alcool polyvinylique, talc, polyéthylèneglycol, dioxyde de titane, laque d’aluminium FD&C bleu no 2 (comprimés à 100 mg, à 150 mg, à 200 mg et à 250 mg), oxyde de fer jaune (comprimés à 150 mg) |
INDICATIONS ET UTILISATION CLINIQUE
Adultes
NUCYNTA® CR (tapentadol) est indiqué pour la prise en charge de la douleur suffisament sévère pour nécessiter un traitement opioïde quotidien, continu et à long terme et que cette douleur :
- répond aux opioïdes, et
- n’est pas soulagée efficacement par d’autres options thérapeutiques.
NUCYNTA® CR n’est pas indiqué comme un analgésique à prendre « au besoin » (prn).
Gériatrie (≥ 65 ans) :
En général, il faut faire preuve de prudence dans le choix de la dose chez un patient âgé, la dose initiale devant se situer habituellement dans la fourchette inférieure de l’intervalle posologique en raison de la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque, et de maladies et de traitements médicamenteux concomitants chez ces patients.
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité de NUCYNTA® CR n’ont pas été étudiées dans la population pédiatrique. Par conséquent, NUCYNTA® CR n’est pas recommandé chez les patients de moins de 18 ans.
CONTRE-INDICATIONS
NUCYNTA® CR (tapentadol) est contre-indiqué dans les cas suivants :
- Patients présentant une hypersensibilité (p. ex. une anaphylaxie, un œdème de Quincke ou un choc anaphylactique) au tapentadol, aux opioïdes, à l’un des ingrédients de sa formulation ou à un composant de son contenant (voir MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité et EFFETS INDÉSIRABLES, Effets indésirables déterminés depuis la commercialisation). Pour obtenir une liste complète des ingrédients, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
- Cas connus ou soupçonnés d’occlusion gastro-intestinale mécanique (p. ex. obstruction intestinale, sténose) ou de toute maladie ou affection qui nuit au transit intestinal (p. ex. iléus de tout type);
- Patients chez qui on soupçonne un abdomen aigu (par exemple appendicite ou pancréatite aiguë);
- Prise en charge d’une douleur aiguë;
- Patients qui reçoivent des inhibiteurs de la monoamine-oxydase (IMAO) ou qui ont pris de tels médicaments au cours des 14 jours précédents (voir MISES EN GARDE ET PRÉCAUTIONS);
- Insuffisance rénale ou hépatique grave (clairance de la créatinine inférieure à 30 ml/min et/ou Child-Pugh de classe C);
- Patients souffrant d’une douleur légère, intermittente ou de courte durée qui peut être soulagée par d’autres analgésiques;
- Prise en charge d’une douleur périopératoire;
- Patients atteints d’asthme aigu ou d’une autre affection obstruant les voies aériennes, ou qui sont en état de mal asthmatique;
- Patients en dépression respiratoire aiguë, ayant des taux sanguins élevés en dioxyde de carbone ou présentant un cœur pulmonaire;
- Patients présentant un alcoolisme aigu, un delirium tremens ou des troubles convulsifs;
- Patients présentant une dépression grave du SNC, une pression céphalo-rachidienne ou intracrânienne augmentée ou un traumatisme crânien;
- Femmes qui allaitent ou qui sont enceintes ou pendant le travail et l’accouchement.
MISES EN GARDE ET PRÉCAUTIONS
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES Limites d’utilisation Étant donné que la prise d’opioïdes présente des risques de toxicomanie, d’abus et de mésusage, même aux doses recommandées, et que les risques de surdosage et de décès sont plus élevés avec les préparations opioïdes à libération prolongée, NUCYNTA® CR (tapentadol) ne doit être utilisé que chez les patients chez qui les autres traitements se sont avérés inefficaces, n’ont pas été tolérés (p. ex. les analgésiques non opioïdes), ou ne suffisaient pas autrement à assurer une prise en charge adéquate de la douleur (p. ex. les opioïdes à libération immédiate) (voir POSOLOGIE ET ADMINISTRATION). Toxicomanie, abus et mésusage NUCYNTA® CR est un opioïde qui présente des risques de toxicomanie, d’abus et de mésusage, pouvant entraîner un surdosage et provoquer la mort. Le risque de présenter ces comportements ou ces troubles doit être évalué chez chaque patient avant que NUCYNTA® CR ne soit prescrit et tous les patients doivent faire l’objet d’un suivi régulier pour en déceler les signes (voir MISES EN GARDE ET PRÉCAUTIONS). NUCYNTA® CR doit être conservé en lieu sûr afin d’éviter le vol ou le mésusage. Dépression respiratoire mettant la vie en danger Une dépression respiratoire grave, pouvant mettre la vie en danger ou s’avérer mortelle, peut survenir avec l’utilisation de NUCYNTA® CR. Les patients doivent faire l’objet d’un suivi pour déceler les signes de dépression respiratoire, en particulier au moment de l’instauration du traitement par NUCYNTA® CR ou à la suite d’une augmentation de la dose. Les comprimés NUCYNTA® CR doivent être avalés entiers. Broyer, croquer ou dissoudre les comprimés NUCYNTA® CR peut provoquer une libération rapide et par conséquent l’absorption d’une dose potentiellement mortelle de tapentadol (voir MISES EN GARDE ET PRÉCAUTIONS). Exposition accidentelle L’ingestion accidentelle de NUCYNTA® CR, même d’une seule dose, tout particulièrement chez les enfants, peut entraîner un surdosage fatal de tapentadol (voir la sous-section Mise au rebut de la section POSOLOGIE ET ADMINISTRATION, pour obtenir les instructions sur l’élimination appropriée du produit). Syndrome de sevrage néonatal des opioïdes L’utilisation prolongée de NUCYNTA® CR pendant la grossesse peut provoquer un |
syndrome de sevrage néonatal des opioïdes, ce qui pourrait mettre la vie du nouveau-né en danger (voir MISES EN GARDE ET PRÉCAUTIONS). Interaction avec l’alcool La prise d’alcool en concomitance avec NUCYNTA® CR peut entraîner une augmentation des taux plasmatiques de tapentadol, et donc un surdosage potentiellement mortel (voir MISES EN GARDE ET PRÉCAUTIONS et INTERACTIONS MÉDICAMENTEUSES). |
Généralités
Les comprimés NUCYNTA® CR (tapentadol) doivent être avalés entiers avec une quantité suffisante de liquide. Ne jamais les croquer, les diviser, les dissoudre ou les broyer. La prise d’un comprimé NUCYNTA® CR brisé ou divisé pourrait entraîner la libération incontrôlée et l’absorption rapide d’une dose potentiellement mortelle de tapentadol.
On doit surveiller de près les patients traités par NUCYNTA® CR pour déceler notamment les signes de dépression respiratoire, jusqu’à ce qu’on obtienne une dose d’entretien stable. À l’instar de nombreux analgésiques à action centrale, ayant des effets indésirables à la fois centraux et périphériques, le schéma posologique doit être personnalisé en fonction de la sévérité de la douleur à traiter, des traitements antérieurs et de la capacité à surveiller le patient. Étant donné que l’alcool augmente l’effet sédatif des opioïdes, l’emploi concomitant de NUCYNTA® CR et de boissons alcoolisées est à éviter.
Hypersensibilité
Depuis la commercialisation du produit, des cas d’hypersensibilité (p. ex., anaphylaxie, œdème de Quincke, choc anaphylactique) ont été signalés de façon spontanée chez certains patients recevant un traitement par le tapentadol. Les symptômes signalés comprenaient : rougeur cutanée, phlyctènes, éruption cutanée, urticaire, enflure du visage, constriction du pharynx, dyspnée, et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients présentant une hypersensibilité au tapentadol, à l’un des ingrédients de la formulation ou à un composant du contenant ne doivent pas prendre le tapentadol (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES, Effets indésirables déterminés depuis la commercialisation). La prudence est de mise chez les patients ayant déjà présenté une réaction allergique grave à d’autres médicaments. Consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie pour obtenir la liste complète des ingrédients.
Risque de crises convulsives
Les études cliniques sur le tapentadol ont exclu les patients présentant des antécédents de crises convulsives ou d’épilepsie et ceux atteints d’un trouble neurologique pouvant augmenter le risque de crises convulsives, comme les affections suivantes au cours de la dernière année : traumatisme cérébral léger/modéré, accident vasculaire cérébral, accident ischémique transitoire, néoplasme cérébral et traumatisme cérébral grave dans les 15 dernières années (comprenant au moins une des affections suivantes : contusion cérébrale, hématome intracrânien, perte de connaissance ou amnésie post-traumatique durant plus de 24 heures ou des séquelles résiduelles qui semblent indiquer un changement passager de l’état de conscience). Au cours des études cliniques sur le tapentadol, un sujet qui avait des antécédents de crises convulsives a présenté des convulsions.
Des cas de crises convulsives chez des patients recevant du tapentadol ont été signalés spontanément dans le cadre de la pharmacovigilance. Bien que le tapentadol ait été administré en concomitance avec des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), ou des inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) et d’autres médicaments dans le cadre d’essais cliniques, la prudence est de mise lors de l’administration concomitante de tapentadol et d’autres médicaments pouvant provoquer des crises convulsives. En cas de survenue de crises convulsives, arrêter l’administration du tapentadol.
Le risque de convulsions peut aussi augmenter chez les personnes atteintes d’épilepsie ou ayant des antécédents de crises convulsives ou en présence d’un risque connu de crises convulsives (traumatisme crânien, troubles métaboliques, sevrage d’alcool et de drogues, infections du SNC).
Abus, toxicomanie et mésusage
NUCYNTA® CR est un médicament qui présente des risques d’abus ou de mésusage, pouvant entraîner un surdosage et provoquer la mort. Par conséquent, NUCYNTA® CR doit être prescrit et manipulé avec prudence.
NUCYNTA® CR est destiné uniquement à la voie orale. Un usage abusif de NUCYNTA® CR pourrait se faire en brisant, en broyant, en croquant, en reniflant le produit ou en l’injectant après dissolution. Ces pratiques entraîneraient une libération incontrôlée de l’opioïde et poseraient un risque significatif pour le toxicomane pouvant entraîner une surdose pouvant se solder par le décès. En cas d’administration abusive par voie parentérale, on peut s’attendre à ce que les excipients des comprimés entraînent une nécrose tissulaire locale, une infection, des granulomes pulmonaires et un risque accru d’endocardite et de cardiopathie valvulaire.
Les patients doivent faire l’objet d’une évaluation du risque clinique d’abus d’opioïdes ou de toxicomanie avant la prescription de ces médicaments. Tous les patients recevant des opioïdes doivent faire l’objet d’un suivi régulier afin de déceler tout signe de mésusage ou d’abus.
Comme tous les opioïdes, NUCYNTA®CR doit être utilisé avec une grande prudence chez les patients ayant des antécédents d’alcoolisme, de consommation abusive de médicaments d’ordonnance ou de drogues illicites. Les préoccupations concernant l’abus, la toxicomanie et le détournement ne devraient pas empêcher la prise en charge adéquate de la douleur.
Dépendance/tolérance
Comme avec d’autres opioïdes, l’administration répétée de NUCYNTA® CR pourrait entraîner une tolérance et une dépendance physique et comporter un risque de dépendance psychologique.
La dépendance physique et la tolérance, qui se distinguent de l’abus et de la toxicomanie, s’expliquent par la neuroadaptation des récepteurs opioïdes à une exposition chronique à un opioïde. La tolérance et la dépendance physique peuvent survenir avec l’administration répétée d’opioïdes et ne constituent pas en soi des signes de troubles toxicomaniaques ou d’abus.
La dose du médicament peut être diminuée graduellement chez les patients sous traitement prolongé si ce dernier n’est plus nécessaire pour la prise en charge de la douleur. Des symptômes de sevrage pourraient survenir après l’arrêt soudain du traitement ou avec l’administration d’un antagoniste des opioïdes.
NUCYNTA® CR ne doit pas être utilisé chez les patients opiodépendants puisqu’il ne peut pas éliminer les symptômes de sevrage de la morphine, malgré le fait d’être un agoniste opioïde.
Symptômes de sevrage
Le syndrome de sevrage des opioïdes pourrait survenir après l’arrêt brusque du traitement et se manifeste par tous ou certains des symptômes suivants : impatience psychomotrice, larmoiement, rhinorrhée, bâillement, sudation, frissons, myalgie et mydriase. D’autres symptômes peuvent aussi apparaître : irritabilité, anxiété, dorsalgie, arthralgie, faiblesse, crampes abdominales, insomnie, nausées, anorexie, vomissements, diarrhée ou augmentation de la tension artérielle, de la fréquence respiratoire ou de la fréquence cardiaque.
En général, la probabilité de présenter une tolérance ou un syndrome de sevrage augmente avec la durée du traitement opioïde continu. Il y a lieu d’aviser les patients de la possibilité de survenue de symptômes de sevrage et de les conseiller en conséquence.
On peut procéder à un sevrage graduel du médicament chez les patients sous traitement prolongé si ce dernier n’est plus nécessaire pour le soulagement de la douleur. L’expérience clinique donne à penser qu’il est possible de pallier les symptômes de sevrage en réinstaurant le traitement opioïde que l’on arrêtera graduellement en réduisant les doses et en instituant un traitement symptomatique.
Risque de surdosage
Les conséquences graves possibles du surdosage par NUCYNTA® CR sont : dépression du système nerveux central, dépression respiratoire et décès. Dans le traitement d’un surdosage, il faut veiller surtout à maintenir une ventilation suffisante tout en appliquant un traitement de soutien général (voir SURDOSAGE).
Ne pas prescrire NUCYNTA® CR à des patients ayant des tendances suicidaires ou toxicomanes.
NUCYNTA® CR ne doit pas être pris à des doses supérieures à celles recommandées par le médecin. Il est essentiel de prescrire judicieusement le tapentadol afin d’en assurer l’utilisation sécuritaire.
Neurologique
Interactions avec des dépresseurs du système nerveux central (SNC) (y compris l’alcool) :
NUCYNTA® CR doit être utilisé avec prudence et à des doses réduites en cas d’administration concomitante avec d’autres analgésiques opioïdes, des anesthésiques généraux, des phénothiazines et autres tranquillisants, des sédatifs hypnotiques, des antidépresseurs tricycliques, des antipsychotiques, des antihistaminiques, des benzodiazépines, des anti-émétiques agissants sur le SNC et autres dépresseurs du SNC, y compris l’alcool. Il peut en résulter une dépression respiratoire, une hypotension et une sédation profonde, un coma ou la mort. Lorsqu’une telle association médicamenteuse est prévue, une réduction importante de la dose d’un ou des deux agents doit être envisagée, et les patients doivent faire l’objet d’une surveillance étroite (voir INTERACTIONS MÉDICAMENTEUSES). Dans le cas de patients déprimés ou suicidaires, on devrait envisager l’utilisation d’analgésiques non-narcotiques.
Traumatisme crânien et pression intracrânienne élevée
NUCYNTA® CR doit être utilisé avec précaution chez les patients qui ont une pression intracrânienne accrue ou qui ont subi un traumatisme crânien, puisque les effets dépresseurs respiratoires de l’agonisme des récepteurs opioïdes comprennent la rétention du dioxyde de carbone et une hausse secondaire de la pression du liquide céphalorachidien, et ces effets peuvent être grandement exacerbés chez ces patients. Par ailleurs, les altérations pupillaires (myosis) causées par le tapentadol peuvent masquer l’existence, l’étendue ou l’évolution de la pathologie intracrânienne. Les cliniciens doivent également garder un niveau élevé de vigilance vis-à-vis des effets indésirables lorsqu’ils évaluent l’altération de l’état mental chez ces patients s’ils reçoivent du tapentadol (voir MISES EN GARDE ET PRÉCAUTIONS, Dépression respiratoire).
Syndrome de sevrage néonatal (SSN) des opioïdes
L’utilisation prolongée d’opioïdes pendant la grossesse pourrait entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal des opioïdes, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut mettre la vie du nouveau-né en danger.
Le syndrome de sevrage néonatal des opioïdes présente les caractéristiques suivantes : irritabilité, hyperactivité et rythme du sommeil perturbé, cris aigus, tremblements, vomissements, diarrhée et absence de prise de poids. L’apparition, la durée et la sévérité du syndrome de sevrage néonatal des opioïdes varient en fonction de l’opioïde utilisé, de la durée d’utilisation, de la date de la dernière prise et de la quantité utilisée lors de la dernière dose prise par la mère, ainsi que du taux d’élimination du médicament par le nouveau-né.
L’utilisation de NUCYNTA® CR est contre-indiquée chez les femmes enceintes (voir CONTRE-INDICATIONS).
Dépression respiratoire
Des cas de dépression respiratoire grave, pouvant mettre la vie en danger ou s’avérer mortelle, ont été signalés avec l’utilisation d’opioïdes, même lorsqu’ils étaient utilisés de la manière recommandée. Si elle n’est pas détectée et traitée immédiatement, la dépression respiratoire engendrée par la prise d’un opioïde pourrait entraîner un arrêt respiratoire et provoquer la mort. La rétention de dioxyde de carbone (CO2) due à la dépression respiratoire causée par la prise d’opioïdes peut accentuer l’effet sédatif des opioïdes.
La dépression respiratoire constitue un problème potentiel chez les patients âgés ou invalides, ainsi que chez ceux souffrant d’affections accompagnées d’hypoxie ou d’hypercapnie. Dans ces cas, même des doses thérapeutiques modérées peuvent diminuer dangereusement la ventilation pulmonaire.
NUCYNTA® CR doit être administré avec beaucoup de prudence chez les patients présentant une affection accompagnée d’hypoxie, d’hypercapnie ou présentant une réserve respiratoire diminuée comme l’asthme, la maladie pulmonaire obstructive chronique (MPOC), le cœur pulmonaire, l’obésité sévère, l’apnée du sommeil, le myxœdème, la cyphoscoliose, la dépression du SNC ou le coma. Chez ces patients, même des doses thérapeutiques habituelles peuvent entraîner une baisse de la pulsion respiratoire tout en augmentant la résistance des voies aériennes, jusqu’à entraîner un état d’apnée. Il y a lieu d’envisager d’autres analgésiques non opioïdes et d’administrer NUCYNTA® CR uniquement sous supervision médicale étroite et à la dose efficace la plus faible.
Bien qu’une dépression respiratoire grave, pouvant mettre la vie en danger ou s’avérer mortelle, peut survenir à n’importe quel moment pendant l’utilisation de NUCYNTA® CR, le risque est le plus élevé pendant l’instauration du traitement ou après une augmentation de la dose. Les patients doivent faire l’objet d’une surveillance étroite pour déceler les signes de dépression respiratoire lors de l’instauration du traitement par NUCYNTA® CR et à la suite d’une augmentation de la dose.
La douleur intense est antagoniste des effets dépresseurs respiratoires des opioïdes. Toutefois, si la douleur diminue brusquement, ces effets pourraient alors se manifester rapidement. Les patients qui doivent subir des interventions sous anesthésie locorégionale ou d’autres blocages des voies de transmission de la douleur ne doivent pas recevoir NUCYNTA® CR dans les 24 heures précédant ou suivant l’intervention. L’administration concomitante de tapentadol et d’autres analgésiques opioïdes est associée à un risque accru d’insuffisance respiratoire. Par conséquent, il est important de réduire la dose de tapentadol lorsque d’autres analgésiques opioïdes sont administrés en concomitance.
Une posologie et un ajustement posologique appropriés de NUCYNTA® CR sont nécessaires afin de réduire le risque de dépression respiratoire (voir POSOLOGIE ET ADMINISTRATION). La surestimation de la dose lors du passage d’un autre opioïde à NUCYNTA® CR peut entraîner un surdosage fatal dès la première dose. Des cas de dépression respiratoire ont aussi été signalés à la suite de l’utilisation d’opioïdes à libération modifiée même lorsque ces produits étaient utilisés de la manière recommandée, sans mésusage ni abus.
En cas de dépression respiratoire, celle-ci doit être traitée comme un surdosage. Si l’administration de naloxone est prévue, la prudence est de rigueur, car la naloxone peut déclencher des crises convulsives (voir MISES EN GARDE ET PRÉCAUTIONS, Risque de crises convulsives et SURDOSAGE).
Effet hypotenseur
NUCYNTA® CR peut causer une hypotension grave. Les patients chez qui la capacité de maintenir une tension artérielle adéquate a déjà été compromise en raison d’un volume sanguin réduit ou de l’administration concomitante de certains médicaments dépresseurs du SNC (p. ex. phénothiazines, tranquillisants, sédatifs, agents hypnotiques ou anesthésiques généraux) présentent un risque élevé d’hypotension grave (voir INTERACTIONS MÉDICAMENTEUSES). Ces patients doivent faire l’objet d’un suivi pour surveiller les signes d’hypotension pouvant apparaître à la suite de l’instauration d’un traitement par NUCYNTA® CR ou de l’ajustement de la dose. Chez les patients présentant un choc circulatoire, NUCYNTA® CR peut causer une vasodilatation pouvant réduire davantage le débit cardiaque et la tension artérielle. L’utilisation de NUCYNTA® CR chez les patients présentant un choc circulatoire est à éviter.
Déficit psychomoteur
Il y a lieu d’aviser les patients que NUCYNTA® CR peut altérer les capacités mentales ou physiques requises pour réaliser des tâches pouvant être dangereuses, comme la conduite automobile ou l’utilisation de machines. Cet effet risque tout particulièrement de survenir au début du traitement, lors de tout changement de posologie, ainsi que lors d’une prise en concomitance avec des boissons alcoolisées ou des tranquillisants (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
NUCYNTA® CR est contre-indiqué pour le soulagement de la douleur périopératoire. Dans le cas d’une cordotomie programmée ou d’autres interventions visant à soulager la douleur, les patients ne doivent pas être traités par NUCYNTA® CR pendant au moins 48 heures avant l’opération, ni pendant la période suivant immédiatement l’opération. S’il faut poursuivre le traitement par NUCYNTA® CR après le rétablissement du patient suivant la période postopératoire, la posologie doit être modifiée en fonction des nouveaux besoins analgésiques. Le risque de symptômes de sevrage chez les patients ayant acquis une tolérance aux opioïdes doit être traité en fonction du besoin clinique (voir Symptômes de sevrage).
L’administration d’analgésiques pendant la période périopératoire doit être effectuée par un professionnel de la santé ayant une formation et une expérience adéquates (p. ex. un anesthésiste).
Utilisation avec des inhibiteurs du recaptage de la sérotonine
Des cas de syndrome sérotoninergique mettant la vie en danger ont été signalés de façon spontanée à la suite de l’utilisation concomitante de tapentadol et de médicaments sérotoninergiques. Un syndrome sérotoninergique risquant de mettre la vie en danger peut survenir avec l’utilisation d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), d’inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) ou de NUCYNTA® CR, particulièrement avec la co-administration de médicaments sérotoninergiques, tels que les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), les IRSN, les antidépresseurs tricycliques (ATC), les IMAO (y compris le linézolide, le bleu de méthylène et les triptans) et des médicaments qui altèrent le métabolisme de la sérotonine. Le syndrome sérotoninergique peut se produire dans l’intervalle posologique recommandé et peut comprendre des changements au niveau de l’état mental (p. ex. agitation, hallucinations, coma), instabilité autonome (p. ex. tachycardie, tension artérielle labile, hyperthermie), aberrations neuromusculaires (p. ex. hyperréflexie, incoordination) ou des symptômes gastro-intestinaux (p. ex. nausées, vomissements, diarrhée) (voir INTERACTIONS MÉDICAMENTEUSES, Médicaments associés à un risque de syndrome sérotoninergique).
Affections abdominales aiguës
Comme avec d’autres analgésiques, l’administration de NUCYNTA® CR peut compliquer l’évaluation clinique des patients présentant une affection abdominale aiguë.
Utilisation dans les cas de dépendance aux drogues et à l’alcool
NUCYNTA® CR est un opioïde sans indication approuvée dans la prise en charge des troubles addictifs. Son utilisation approuvée chez les personnes ayant une dépendance aux drogues ou à l’alcool, active ou en rémission, entre dans le cadre de la prise en charge de la douleur chronique nécessitant un traitement continu par un analgésique opioïde.
Renseignements à donner aux patients
Un feuillet de renseignements est inséré dans l’emballage des comprimés NUCYNTA® CR délivrés aux patients.
Le médecin doit donner les consignes suivantes aux patients recevant NUCYNTA® CR :
- 1. Le patient doit être informé que l’ingestion accidentelle ou l’utilisation par des personnes (y compris les enfants) autres que le patient auquel ce médicament a été prescrit à l’origine pourrait entraîner des conséquences graves, voire fatales.
- 2. Le patient doit être informé que NUCYNTA® CR renferme du tapentadol, un analgésique opioïde.
- 3. Le patient doit être informé que NUCYNTA® CR est à prendre uniquement selon les directives. La dose de NUCYNTA® CR ne doit pas être ajustée sans consulter un médecin.
- 4.
NUCYNTA® CR doit être avalé entier (et non pas broyé, dissous, divisé ou croqué) en
- raison du risque de surdose mortelle de tapentadol.
- 5. Il faut conseiller au patient de signaler les épisodes d’accès de douleur et de manifestations indésirables survenant en cours de traitement. L’individualisation posologique est essentielle à l’utilisation optimale de ce médicament.
- 6. Le patient doit être informé que NUCYNTA® CR ne doit pas être utilisé en même temps que l’alcool ou d’autres dépresseurs du SNC (somnifères, tranquillisants) en raison des effets additifs dangereux qui peuvent survenir, entraînant des atteintes graves ou la mort.
- 7. Le patient doit être informé que des réactions anaphylactiques et anaphylactoïdes graves lors d’un traitement par tapentadol n’ont été signalées que rarement. Les symptômes de ces réactions comprennent : rougeur cutanée, phlyctènes, éruption cutanée, urticaire, enflure du visage, constriction du pharynx, dyspnée, et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients ayant des antécédents de réactions anaphylactiques ou anaphylactoïdes à tout autre médicament peuvent être exposés à un risque accru de telles réactions et doivent être surveillés de près.
- 8. Le patient doit être informé que NUCYNTA® CR peut augmenter le risque de crises convulsives, particulièrement lorsqu’il est pris à une dose supérieure à l’intervalle thérapeutique recommandé ou en association avec des ISRS, antidépresseurs tricycliques ou autres composés tricycliques ou avec d’autres opioïdes.
- 9. Le patient doit être informé de la nécessité de consulter son médecin ou son pharmacien en cas d’utilisation actuelle ou prévue d’autres médicaments en concomitance avec NUCYNTA® CR.
- 10. Le patient doit être informé qu’en cas d’arrêt envisagé d’un traitement par NUCYNTA® CR, il pourrait être important de réduire progressivement la dose de NUCYNTA® CR plutôt que de l’arrêter brusquement, et ce à cause du risque de précipiter des symptômes de sevrage.
- 11. Le patient doit être informé des effets indésirables les plus fréquents qui peuvent se produire lors de la prise de NUCYNTA® CR : nausées, étourdissements, constipation, céphalées et somnolence.
- 12. Le patient doit être informé que NUCYNTA® CR peut provoquer une somnolence, des étourdissements ou une sensation de tête légère, et qu’il pourrait porter atteinte aux facultés mentales ou physiques nécessaires à l’accomplissement de certaines tâches comportant un élément de danger (p. ex. la conduite automobile, l’utilisation de machines). Les patients qui commencent à prendre NUCYNTA® CR ou ceux dont la dose a été ajustée doivent être avisés de ne pas conduire un véhicule et de ne pas utiliser de machines à moins de tolérer les effets de NUCYNTA® CR.
- 13. Le patient doit être informé que NUCYNTA® CR présente un risque d’abus. Ce médicament doit être protégé contre le vol ou le mésusage.
- 14. Il faut défendre au patient de donner NUCYNTA® CR à une personne autre que celle pour laquelle il a été prescrit.
- 15. Il faut conseiller aux femmes en mesure de procréer d’informer leur médecin si elles deviennent enceintes ou comptent le devenir pendant le traitement par NUCYNTA® CR. Les femmes qui allaitent ou qui sont enceintes ne doivent pas prendre NUCYNTA® CR.
- 16. Les patients doivent être informés que NUCYNTA® CR pourrait provoquer des crises convulsives chez les personnes épileptiques ou à risque de crises convulsives. Il faut conseiller à ces patients de faire preuve de prudence lors de la prise de NUCYNTA® CR. Ils doivent arrêter de prendre NUCYNTA® CR en cas de crise convulsive pendant le traitement par NUCYNTA® CR et obtenir une aide médicale immédiate.
Populations particulières
Emploi en cas de maladie pancréatique ou des voies biliaires
Les médicaments ayant une action agoniste sur les récepteurs mu-opioïdes peuvent provoquer un spasme du sphincter d’Oddi. NUCYNTA® CR doit être utilisé avec précaution chez les patients présentant une maladie des voies biliaires, y compris la pancréatite aiguë.
Insuffisance hépatique
Une étude sur le tapentadol menée auprès de sujets atteints d’insuffisance hépatique a montré des concentrations sériques supérieures à celles que l’on observe chez les patients dont la fonction hépatique est normale. Il faut faire preuve de prudence lors de l’administration de NUCYNTA® CR aux patients atteints d’insuffisance hépatique modérée (voir POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
NUCYNTA® CR n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave. Par conséquent, son utilisation dans cette population est contre-indiquée (voir CONTRE-INDICATIONS, POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale
NUCYNTA® CR n’a pas fait l’objet d’études contrôlées sur l’efficacité chez les patients atteints d’insuffisance rénale grave. Par conséquent, son utilisation dans cette population est contre-indiquée (voir CONTRE-INDICATIONS, POSOLOGIE ET ADMINISTRATION, Insuffisance rénale et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale).
Femmes enceintes
L’utilisation prolongée d’opioïdes pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage des opioïdes chez le nouveau-né, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut mettre la vie du nouveau-né en danger (voir MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal [SSN] des opioïdes). L’innocuité du tapentadol pendant la grossesse n’a pas été étudiée. Par conséquent, NUCYNTA® CR est contre-indiqué chez les femmes enceintes ainsi que pendant le travail et l’accouchement.
Femmes qui allaitent
Il n’existe pas de données sur l’excrétion du tapentadol dans le lait maternel. Par conséquent, NUCYNTA® CR est contre-indiqué pendant l’allaitement.
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité de NUCYNTA® CR n’ont pas été étudiées dans la population pédiatrique. Par conséquent, NUCYNTA® CR n’est pas recommandé chez les patients âgés de moins de 18 ans.
Gériatrie (≥ 65 ans)
En général, il faut faire preuve de prudence dans le choix de la dose chez un patient âgé, la dose initiale devant se situer habituellement dans la fourchette inférieure de l’intervalle posologique en raison de la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque, et de maladies et de traitements médicamenteux concomitants chez ces patients. La posologie de NUCYNTA® CR chez les personnes âgées ayant une fonction rénale et hépatique normale est la même que pour les adultes plus jeunes ayant une fonction rénale et hépatique normale.Ces patients doivent faire l’objet d’un suivi étroit, surtout lors de l’instauration d’un traitement par NUCYNTA® CR ou de l’ajustement de la dose et lorsque ce médicament est administré en concomitance avec d’autres opioïdes ou médicaments qui causent une dépression respiratoire. Sur l’ensemble des patients ayant participé aux études cliniques de phases II et III à double insu et à doses multiples portant sur NUCYNTA® CR, 28 % (1 023/3 613) étaient âgés de 65 ans et plus, et 7 % (245/3 613) étaient âgés de 75 ans et plus. On n’a observé aucune différence globale relative à l’efficacité ou à la tolérabilité entre ces patients et les patients plus jeunes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
NUCYNTA® CR (tapentadol) a été étudié dans le cadre de neuf études de phases II et III à doses multiples et contrôlées soit par placebo soit par comparateur actif. Les patients recevaient des doses de NUCYNTA® CR allant de 21,5 à 250 mg deux fois par jour. Au total, 3 613 patients souffrant de douleur d’intensité modérée ou sévère ont été traités par NUCYNTA® CR, dont 227 ayant été exposés au médicament pendant plus d’un an. Plus de 60 % des sujets traités par NUCYNTA® CR ne prenaient pas d’opioïdes au moment de l’instauration du traitement (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Instauration du traitement, Patients qui ne prennent pas d’analgésiques opioïdes au moment de l’instauration du traitement). La population était âgée de 18 à 91 ans (âge moyen de 57,4 ans).
D’après les données des études à double insu, contrôlées par placebo ou par comparateur actif dans lesquelles étaient administrées des doses multiples de NUCYNTA® CR, 64,4 % des patients ayant reçu NUCYNTA® CR ont présenté des effets indésirables. Ceux-ci étaient principalement de sévérité légère ou modérée. Les effets indésirables les plus fréquents (signalés par ≥ 10 % des patients dans les différents groupes posologiques de NUCYNTA® CR) ont été : nausées, étourdissements, constipation et céphalées.
Aucun décès n’a été signalé pendant la phase de traitement ou dans les 30 jours suivant l’interruption du traitement dans les groupes traités par NUCYNTA® CR. Environ 2,5 % des patients traités par NUCYNTA® CR ont présenté un effet indésirable grave au cours des études à doses multiples de phases II et III par rapport à 1,0 % des patients ayant reçu le placebo.
Parmi les patients ayant présenté des effets indésirables, environ 18 % des patients traités par NUCYNTA® CR et 6 % des patients ayant reçu le placebo ont abandonné les études à doses multiples de phases II et III. Les raisons le plus fréquemment invoquées pour l’abandon en raison d’effets indésirables dans les études décrites plus haut (signalées par ≥ 1 % des patients dans un groupe quelconque de dose de NUCYNTA® CR) chez les patients recevant NUCYNTA® CR et ceux recevant le placebo ont été les nausées (4,3 % p/r à 1,3 %), les étourdissements (3,1 % p/r à 0,7 %), les vomissements (2,8 % p/r à 0,5 %), la somnolence (2,0 % p/r à 0,2 %), la constipation (1,4 % p/r à 0,2 %), les céphalées (1,2 % p/r à 0,3 %) et la fatigue (1,2 % p/r à 0,3 %), respectivement.
L’arrêt brusque d’un analgésique opioïde peut donner lieu à des symptômes de sevrage. Dans toutes les études cliniques sur NUCYNTA® CR, le traitement a été arrêté complètement après l’exposition du patient au médicament pendant une durée maximale d’un an, et ce sans qu’il soit nécessaire de réduire la dose de façon progressive. Dans les études de phases II et III sur NUCYNTA® CR, les patients prenant NUCYNTA® CR qui ont arrêté brusquement le traitement sans commencer d’autre traitement opioïde ont été évalués à la recherche de symptômes de sevrage entre 2 et 4 jours après l’arrêt du médicament, puis entre 5 et 14 jours après l’arrêt, au moyen de l’échelle de symptômes de sevrage des opioïdes (Clinical Opioid Withdrawal Scale). Dans le groupe NUCYNTA® CR, 635 patients ont été évalués entre le jour 2 et le jour 4 après l’arrêt brusque du traitement, et 11,8 % et 2,0 % d’entre eux présentaient des symptômes de sevrage légers ou modérés, respectivement. On possédait des évaluations au jour 5 ou plus tard pour 1 145 patients traités par NUCYNTA® CR (symptômes légers : 5,1 %; symptômes modérés : 0,3 %). Les symptômes de sevrage peuvent être réduits au moyen d’une diminution progressive de la dose de NUCYNTA® CR.
Effets indésirables du médicament signalés dans le cadre des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Études à double insu
Les effets indésirables liés au traitement (EILT) signalés par ≥ 1 % des patients traités par NUCYNTA® CR souffrant de douleur d’intensité modérée à sévère provenant de huit études à double insu, contrôlées par comparateur actif ou par placebo sont indiqués au Tableau 1, s’ils se sont produits aussi souvent ou plus souvent avec NUCYNTA® CR qu’avec le placebo. Ces effets indésirables ont été inclus, que l’effet ait été lié ou non à NUCYNTA® CR.
| Tableau 1 : Effets indésirables liés au traitement signalés par ≥ 1 % des patients traités par NUCYNTA® CR au cours d’études cliniques de phase II et III à doses multiples, à double insu et contrôlées par comparateur actif ou par placebo | ||
|---|---|---|
| Classe de systèmes-organes Terme préférentiel MedDRA | NUCYNTA® CR (n = 2 328) % | Placebo (n = 1 498) % |
| Tout effet indésirable médicamenteux | ||
| Affections de l’oreille et du labyrinthe | ||
| Vertiges | 2,2 | 0,8 |
| Troubles gastro-intestinaux | ||
| Nausées | 18,0 | 8,5 |
| Constipation | 9,9 | 5,7 |
| Vomissements | 6,9 | 2,9 |
| Bouche sèche | 4,6 | 1,7 |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue | 5,4 | 3,2 |
| Asthénie | 1,8 | 0,7 |
| Frissons | 1,1 | 0,2 |
| Infections et infestations | ||
| Bronchite | 1,1 | 0,9 |
| Grippe | 1,0 | 0,7 |
| Investigations | ||
| Intervalle QT prolongé à l’électrocardiogramme | 1,0 | 0,3 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 1,5 | 0,5 |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Douleur d’un membre | 1,5 | 1,3 |
| Myalgie | 1,0 | 0,6 |
| Affections du système nerveux | ||
| Étourdissements | 11,8 | 5,1 |
| Céphalées | 11,4 | 11,3 |
| Somnolence | 8,2 | 2,9 |
| Tremblement | 1,4 | 0,2 |
| Léthargie | 1,2 | 0,2 |
| Tableau 1 : Effets indésirables liés au traitement signalés par ≥ 1 % des patients traités par NUCYNTA® CR au cours d’études cliniques de phase II et III à doses multiples, à double insu et contrôlées par comparateur actif ou par placebo |
|---|
| Classe de systèmes-organes Terme préférentiel MedDRA | NUCYNTA® CR (n = 2 328) % | Placebo (n = 1 498) % | ||
|---|---|---|---|---|
| Affections psychiatriques | ||||
| Insomnie | 3,5 | 1,9 | ||
| Anxiété | 2,7 | 0,9 | ||
| Agitation | 1,0 | 0,2 | ||
| Affections respiratoires, thoraciques et médiastinales | ||||
| Douleur pharyngolaryngée | 1,1 | 1,0 | ||
| Affections de la peau et du tissu sous-cutané | ||||
| Hyperhidrose | 4,8 | 1,1 | ||
| Prurit | 3,9 | 1,3 | ||
| Éruptions cutanées | 1,0 | 0,8 | ||
| Affections vasculaires | ||||
| Bouffées de chaleur | 1,3 | 0,3 | ||
Effets indésirables moins fréquents déterminés au cours des essais cliniques (< 1 %)
Les effets indésirables liés au traitement (EILT) suivants, qui ont été inclus que l’effet ait été lié ou non au tapentadol, se sont produits chez moins de 1 % des patients traités par NUCYNTA® CR au cours des études cliniques à double insu contrôlées par comparateur actif ou par placebo et ont été observés à une incidence plus élevée avec NUCYNTA® CR qu’avec le placebo :
- Affections cardiaques : tachycardie, bradycardie, extrasystoles
- Affections de l’oreille et du labyrinthe : acouphènes
- Affections endocriniennes : Hypothyroïdie
- Troubles oculaires : vision trouble, larmoiement accru, sécheresse oculaire
- Troubles gastro-intestinaux : intoxication alimentaire, hématochézie, trouble gastrique, hémorragie rectale
- Troubles généraux et anomalies au site d’administration : malaise, sensation d’agitation, syndrome de sevrage médicamenteux, sensation de froid, douleur thoracique, sensation de chaleur, sensation d’état anormal, sensation de modification de la température corporelle, soif, torpeur physique
- Infections et infestations : gastro-entérite, cystite, rhinite, infection virale, infection localisée, pneumonie, infection dentaire, pharyngite streptococcique, abcès dentaire, infection
- Lésions, intoxications et complications liées aux procédures : contusion, entorse musculaire, excoriation
- Investigations : augmentation de la tension artérielle, augmentation de la gamma glutamyltransférase, perte de poids, électrocardiogramme anormal, onde T anormale à l’électrocardiogramme, augmentation du taux sanguin de calcium
- Troubles du métabolisme et de la nutrition : anorexie, déshydratation, hypoglycémie, hypokaliémie
- Affections musculosquelettiques et du tissu conjonctif : douleur cervicale, douleur osseuse, contractions musculaires, arthrose, faiblesse musculaire, douleur thoracique musculosquelettique
- Troubles du système nerveux : perturbation de l’attention, migraine, dysgueusie, paresthésie, hypoesthésie, syndrome des jambes sans repos, syncope, trouble de l’équilibre, sédation, diminution du niveau de conscience, hypersomnie, trouble de la mémoire, déficience intellectuelle, céphalée de tension
- Troubles psychiatriques : dépression, troubles du sommeil, humeur dépressive, nervosité, rêves anormaux, cauchemars, agitation, désorientation, hallucination, stress, humeur euphorique, baisse de la libido
- Affections du rein et des voies urinaires : dysurie, hématurie
- Affections du système de reproduction et du sein : dysfonction érectile
- Affections respiratoires, thoraciques et médiastinales : dyspnée, rhinorrhée, bâillement, respiration sifflante, hoquet
- Affections de la peau et du tissu sous-cutané : prurit généralisé, érythème, sueurs nocturnes, horripilation, eczéma, urticaire, éruption maculaire
- Affections vasculaires : pâleur
Intervalle QTc chez des volontaires sains : Dans une étude approfondie portant sur l’intervalle QT menée dans des conditions rigoureuses auprès de volontaires sains, il a été démontré que le tapentadol n’a aucun effet cliniquement significatif sur l’intervalle QTc (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Innocuité cardiaque).
Une crise convulsive s’est produite chez un volontaire ayant des antécédents convulsifs au cours d’une étude de phase I.
Effets indésirables déterminés depuis la commercialisation
Les effets indésirables relevés dans le cadre du programme de pharmacovigilance sur le tapentadol sont indiqués au tableau 2. Comme ces effets ont été signalés spontanément, dans une population dont la taille est incertaine, il n’est pas toujours possible de procéder à une estimation fiable de leur fréquence ou d’établir une relation de causalité avec la prise du médicament.
Les fréquences indiquées au tableau 2 et déterminées d’après les années-patients de traitement, sont définies en fonction de la convention suivante :
Très fréquents ≥ 1/10
Fréquents ≥ 1/100 et < 1/10
Peu fréquents ≥ 1/1 000 et < 1/100
Rares ≥ 1/10 000 et < 1/1 000
Très rares < 1/10 000
Fréquence inconnue (dont la fréquence ne peut être estimée à partir des données disponibles)
| Tableau 2 : Effets indésirables déterminés depuis la commercialisation du tapentadol | |
| Troubles gastro-intestinaux | |
| Rares | Diarrhée |
| Troubles du système immunitaire | |
| Peu fréquents | Hypersensibilité (y compris les rares cas d’œdème de Quincke, d’anaphylaxie et de choc anaphylactique) |
| Troubles psychiatriques | |
Rares Très rares | Hallucinations Crise de panique |
| Troubles du système nerveux | |
| Peu fréquents | Céphalées |
| Troubles cardiaques | |
| Rares | Palpitations |
Hypersensibilité
Des cas d’hypersensibilité (p. ex. anaphylaxie, œdème de Quincke, choc anaphylactique), y compris des décès, ont été signalés chez certains patients recevant un traitement par le tapentadol. Les symptômes signalés comprenaient : rougeur cutanée, phlyctènes, éruption cutanée, urticaire, enflure du visage, constriction du pharynx, dyspnée et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients présentant une hypersensibilité au tapentadol, à l’un des ingrédients de la formulation ou à un composant du contenant ne doivent pas prendre NUCYNTA® CR (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité). Consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie pour obtenir la liste complète des ingrédients.
Suicidabilité
Des idées suicidaires ont été signalées depuis la commercialisation du tapentadol. On n’a pas établi de relation de cause à effet entre les idées suicidaires et l’exposition au tapentadol d’après les données provenant d’essais cliniques et de rapports de pharmacovigilance.
INTERACTIONS MÉDICAMENTEUSES
|
Aperçu
Le tapentadol est principalement métabolisé par glucuronidation, un système à très grande capacité qui n’est pas facilement saturé, même en cas de maladie. Les concentrations thérapeutiques des médicaments sujets à la glucuronidation étant généralement bien inférieures aux concentrations nécessaires pour une inhibition potentielle de la glucuronidation, le risque d’interaction cliniquement pertinente entre ces médicaments est généralement faible. Les substances suivantes ont été utilisées dans une série d’études sur les interactions, sans résultat significatif sur le plan clinique : acétaminophène, acide acétylsalicylique, naproxène et probénécide. La pharmacocinétique du tapentadol n’était pas affectée par l’augmentation du pH gastrique ou de la motilité gastro-intestinale sous l’influence respective de l’oméprazole et de la métoclopramide.
La liaison du tapentadol aux protéines plasmatiques est faible (environ 20 %). Par conséquent, la probabilité d’interactions médicamenteuses pharmacocinétiques par déplacement à partir du site de liaison protéique est faible.
Interactions médicament-médicament
Médicaments métabolisés par les enzymes du cytochrome P450
Les évaluations in vitro indiquent que le tapentadol n’inhibe pas ni n’induit les enzymes du cytochrome P450. Ainsi, il est peu probable qu’il se produise des interactions cliniquement pertinentes médiées par le système du cytochrome P450.
Médicaments qui inhibent ou induisent les enzymes du cytochrome P450
La principale voie du métabolisme du tapentadol est la conjugaison avec l’acide glucuronique pour produire des glucuronides, une voie métabolique à grande capacité. Dans une moindre mesure, le tapentadol est aussi métabolisé en N-desméthyl-tapentadol (13 %) par le CYP2C9 et le CYP2C19, et en hydroxy-tapentadol (2 %) par le CYP2D6, lesquels sont ensuite métabolisés par conjugaison. Étant donné que seule une quantité minime de tapentadol est métabolisée par la voie oxydative, il est peu probable qu’il y ait des interactions cliniquement pertinentes médiées par le système du cytochrome P450.
Médicaments à action centrale et alcool
L’utilisation concomitante de NUCYNTA® CR et d’autres agonistes purs des récepteurs mu-opioïdes, d’opioïdes mixtes à la fois agonistes et antagonistes (comme la pentazocine, la nalbuphine), ou d’agonistes partiels des récepteurs mu-opioïdes n’a pas été étudiée.
Les études de dissolution in vitro ont montré que NUCYNTA® CR ne libérait pas le tapentadol plus rapidement dans l’HCl à 0,1 N contenant jusqu’à 40 % d’éthanol que dans l’HCl à 0,1 N simple. Les études in vitro peuvent ne pas prédire les effets in vivo.
Les patients recevant d’autres analgésiques agonistes opioïdes, de même que des anesthésiques généraux, phénothiazines, antiémétiques, autres tranquillisants, sédatifs, hypnotiques ou autres dépresseurs du SNC (y compris l’alcool) en concomitance avec NUCYNTA® CR peuvent afficher une dépression additive du SNC. Il peut en résulter des effets interactifs donnant lieu à une dépression respiratoire, une hypotension, une sédation profonde ou un coma si ces médicaments sont pris en association avec NUCYNTA® CR. Si on a l’intention de prescrire un tel traitement d’association, il faut envisager de réduire la dose d’un de ces agents ou des deux. Il faut éviter de consommer des boissons alcoolisées, ou des produits sur ordonnance ou en vente libre contenant de l’alcool, en même temps que NUCYNTA® CR (voir MISES EN GARDE ET PRÉCAUTIONS).
Inhibiteurs de la monoamine-oxydase (IMAO)
NUCYNTA® CR est contre-indiqué chez les patients qui reçoivent des IMAO ou qui en ont pris au cours des 14 derniers jours en raison du risque d’effets additifs sur les taux de noradrénaline qui pourraient entraîner des manifestations cardiovasculaires indésirables (voir CONTRE-INDICATIONS).
Médicaments associés à un risque de syndrome sérotoninergique
Depuis la commercialisation du produit, des cas de syndrome sérotoninergique ont été signalés à la suite de l’utilisation concomitante de tapentadol et de médicaments sérotoninergiques (p. ex. des inhibiteurs sélectifs du recaptage de la sérotonine [ISRS] ou de tapentadol avec des inhibiteurs du recaptage de la sérotonine et de la noradrénaline [IRSN]). NUCYNTA® CR peut augmenter le risque de syndrome sérotoninergique lorsqu’il est utilisé en concomitance avec des médicaments sérotoninergiques tels que les ISRS, les IRSN, et d’autres médicaments sérotoninergiques comme les antidépresseurs tricycliques (ATC), les IMAO (y compris le linézolide, le bleu de méthylène et les triptans) et des médicaments qui altèrent le métabolisme de la sérotonine. Le syndrome sérotoninergique peut se produire à des doses comprises dans l’intervalle posologique recommandé (voir MISES EN GARDE ET PRÉCAUTIONS, Utilisation avec des inhibiteurs du recaptage de la sérotonine).
Médicaments anticholinergiques
L’utilisation de NUCYNTA® CR en concomitance avec des produits anticholinergiques (p. ex. oxybutynine, bromure d’ipratropium, tiotropium, carbamazépine, etc.) peut augmenter le risque de rétention urinaire ou de constipation grave, ce qui peut entraîner un iléus paralytique.
Interactions médicament-aliment
Aucun effet sur la pharmacocinétique de NUCYNTA® CR n’a été observé lors de la prise avec un repas riche en matières grasses. Les comprimés NUCYNTA® CR peuvent être pris avec ou sans nourriture (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmococinétique, Effet de la nourriture).
Interactions médicament-plante médicinale
On n’a pas établi d’interaction entre le médicament et des plantes médicinales.
Effets du médicament sur les essais de laboratoire
Aucun effet sur les résultats d’essais de laboratoire n’a été mis en évidence.
Effets du médicament sur le style de vie
La consommation concomitante de boissons alcoolisées est à éviter. En raison de son action agoniste sur les récepteurs mu-opioïdes, on peut prévoir que NUCYNTA® CR augmentera l’effet sédatif de l’alcool (voir MISES EN GARDE ET PRÉCAUTIONS, dans l’encadré MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
POSOLOGIE ET ADMINISTRATION
NUCYNTA® CR (tapentadol) ne doit être utilisé que chez les patients chez qui les autres traitements se sont avérés inefficaces, n’ont pas été tolérés (p. ex. les analgésiques non opioïdes), ou ne suffisaient pas autrement à assurer une prise en charge adéquate de la douleur (p. ex. les opioïdes à libération immédiate).
Les comprimés NUCYNTA® CR doivent être avalés entiers. Broyer, croquer ou dissoudre les comprimés NUCYNTA® CR peut provoquer une libération rapide et par conséquent l’absorption d’une dose potentiellement mortelle de tapentadol (voir MISES EN GARDE ET PRÉCAUTIONS, dans l’encadré MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
Considérations posologiques
À l’instar de nombreux analgésiques à action centrale, le schéma posologique doit être personnalisé en fonction de la sévérité de la douleur à traiter, des antécédents médicaux et analgésiques du patient et de la capacité de suivi et de surveillance du traitement. En raison de la variabilité des réponses aux opioïdes observées d’un individu à l’autre, il est recommandé que tous les patients commencent par la plus faible dose possible de traitement opioïde et que la posologie soit ajustée jusqu’à l’obtention d’une analgésie suffisante en tenant compte d’une incidence acceptable d’effets indésirables.
Posologie recommandée et modification posologique
Les comprimés NUCYNTA® CR peuvent être pris avec ou sans nourriture (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Effet de la nourriture).
Instauration du traitement
Patients qui ne prennent pas d’analgésiques opioïdes au moment de l’instauration du traitement
Les patients qui ne prennent pas d’analgésiques opioïdes au moment de l’instauration du traitement doivent commencer le traitement par NUCYNTA® CR à raison de 50 mg deux fois par jour (à environ 12 heures d’intervalle) puis la dose doit être individuellement ajustée jusqu’à l’obtention d’une dose optimale située dans l’intervalle thérapeutique de 100 à 250 mg deux fois par jour.
Patients qui prennent des analgésiques opioïdes au moment de l’instauration du traitement
En raison du double mode d’action du tapentadol (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE), il faut être prudent lors du passage d’un mu-opioïde pur au tapentadol.
En général, la nature de l’analgésique précédent, son administration et la dose totale moyenne par jour doivent être prises en considération dans le choix de la dose initiale. Les études cliniques sur NUCYNTA® CR ont démontré un soulagement comparable de la douleur avec le tapentadol à libération contrôlée (LC) et l’oxycodone à LC à un rapport de dose de 5:1. Les données publiées sur l’activité thérapeutique comparative peuvent être utilisées pour calculer le rapport équianalgésique entre d’autres opioïdes et l’oxycodone. Les lignes directrices cliniques laissent envisager que le passage à un nouveau médicament devrait s’accompagner d’une réduction de 50 % de la dose calculée. Des ajustements en vue d’atteindre la dose optimale sont recommandés (voir Individualisation posologique et maintien du traitement). Les patients doivent faire l’objet d’un suivi et d’une surveillance appropriés pour assurer une analgésie suffisante et minimiser les effets secondaires.
La dose recommandée de NUCYNTA® CR est de 100 à 250 mg deux fois par jour, pris à environ 12 heures d’intervalle.
Individualisation posologique et maintien du traitement
Le soulagement de la douleur et les autres effets opioïdes devraient être évalués fréquemment. Dans la pratique clinique, l’ajustement de la dose quotidienne totale de NUCYNTA® CR doit être basé sur la quantité d’opioïdes supplémentaires consommés, la sévérité de la douleur du patient et la capacité du patient à tolérer NUCYNTA® CR. Il faut ajuster la dose des patients de façon à apporter un soulagement significatif de la douleur avec une tolérabilité acceptable.
L’expérience tirée des études cliniques a montré qu’un schéma d’ajustement posologique par paliers de 50 mg de NUCYNTA® CR deux fois par jour tous les 3 jours était approprié pour obtenir un soulagement suffisant de la douleur chez la plupart des patients. Aucune étude n’a été menée sur des doses quotidiennes totales de NUCYNTA® CR supérieures à 500 mg et, par conséquent, de telles doses ne sont pas recommandées (voir ESSAIS CLINIQUES).
Si l’on observe des manifestations indésirables excessives liées aux opioïdes, la dose peut être réduite en fonction de l’état du patient, en faisant appel au jugement médical. Les événements indésirables peuvent aussi être pris en charge de façon symptomatique. Une fois les événements indésirables maîtrisés, on peut continuer à augmenter la dose jusqu’à l’obtention d’un degré de soulagement acceptable.
Dans les périodes où les besoins analgésiques évoluent, entre autres pendant l’ajustement posologique initial, un contact fréquent entre le médecin ou le professionnel de la santé et le patient est recommandé.
Prise en charge des patients ayant besoin de médicament de secours
Si l’emploi de médicaments de secours est justifié en raison d’épisodes douloureux au cours de l’ajustement normal de la dose de NUCYNTA® CR, on peut administrer des médicaments tels que l’acétaminophène, l’ibuprofène ou le tramadol. Les produits à base de fentanyl ne doivent pas être utilisés comme médicaments de secours chez les patients prenant NUCYNTA® CR. Si l’on utilise du tramadol à libération immédiate comme médicament de secours, la dose quotidienne totale de tramadol ne doit pas dépasser 400 mg. Le choix du médicament de secours doit être adapté au cas particulier du patient. Pour les patients dont la dose a été augmentée à la dose d’entretien recommandée, sans toutefois obtenir une analgésie adéquate, on peut augmenter la dose quotidienne totale à moins d’une manifestation inacceptable d’effets indésirables.
Passage de NUCYNTA® IR à NUCYNTA® CR
Les données cliniques indiquent que les patients dont la posologie de NUCYNTA® IR a été ajustée jusqu’à une dose stable et l’obtention d’une analgésie optimale avec une tolérance acceptable, peuvent passer directement à une dose quotidienne totale approximativement équivalente de NUCYNTA® CR, et vice-versa, si nécessaire, avec une efficacité équivalente.
Arrêt du traitement
On peut procéder à un sevrage graduel du médicament chez les patients sous traitement prolongé si ce dernier n’est plus nécessaire pour le soulagement de la douleur. Des symptômes de sevrage légers à modérés pourraient survenir après l’arrêt brusque du traitement par le tapentadol. L’expérience clinique donne à penser qu’il est possible de pallier les symptômes de sevrage en réinstaurant le traitement opioïde que l’on arrêtera graduellement en réduisant les doses et en instituant un traitement symptomatique (voir MISES EN GARDE ET PRÉCAUTIONS, Symptômes de sevrage et EFFETS INDÉSIRABLES).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale légère ou modérée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale).
NUCYNTA® CR n’a pas été étudié chez des patients atteints d’insuffisance rénale grave dans le cadre d’études contrôlées sur l’efficacité. L’emploi de ce médicament dans cette population est contre-indiqué.
Insuffisance hépatique
Aucun ajustement de la dose n’est recommandé chez les patients atteints d’insuffisance hépatique légère (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
L’utilisation de NUCYNTA® CR en présence d’insuffisance hépatique modérée commande la prudence. Chez ces patients, le traitement par NUCYNTA® CR doit être instauré à raison de 50 mg et ne doit pas être administré plus d’une fois toutes les 24 heures. La poursuite du traitement, qui peut comprendre un ajustement de la dose, doit refléter le maintien de l’analgésie avec une tolérabilité acceptable (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
NUCYNTA® CR n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave. Son emploi dans cette population est donc contre-indiqué.
Patients âgés
En général, les recommandations posologiques pour les patients âgés dont la fonction rénale et hépatique est normale sont les mêmes que pour les adultes plus jeunes ayant une fonction rénale et hépatique normale. Les patients âgés étant plus susceptibles d’avoir une fonction rénale et hépatique réduite, il y a lieu d’envisager des doses initiales situées vers le bas de l’intervalle recommandé.
Dose oubliée
Il faut aviser les patients de ne pas prendre de comprimés supplémentaires ni de doubler la dose pour compenser une dose oubliée. NUCYNTA® CR doit être pris approximativement une fois toutes les 12 heures.
Mise au rebut
NUCYNTA® CR doit être conservé dans un endroit sûr, hors de la vue et de la portée des enfants avant, pendant et après son utilisation. NUCYNTA® CR ne doit pas être utilisé devant les enfants, car ceux-ci pourraient imiter les gestes posés par l’adulte.
Pour prévenir une exposition accidentelle au médicament chez les personnes autres que le patient, chez les enfants ainsi que chez les animaux de compagnie, les comprimés inutilisés ou périmés de NUCYNTA® CR doivent être éliminés de manière appropriée dès qu’ils ne sont plus nécessaires. Il est possible de se procurer en pharmacie un contenant scellé muni d’un dispositif de sécurité à l’épreuve des enfants, comme un contenant pour déchets biologiques dangereux ou une boîte à médicaments pouvant être verrouillée, dans l’éventualité où le médicament devrait être entreposé temporairement avant son élimination.
NUCYNTA® CR ne doit jamais être jeté avec les ordures ménagères. Le recours à un programme de reprise en pharmacie pour l’élimination du produit est recommandé.
SURDOSAGE
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
Expérience chez l’être humain
L’expérience du surdosage par NUCYNTA® CR (tapentadol) est très limitée. Les données précliniques laissent entendre que des symptômes semblables à ceux d’autres analgésiques à action centrale ayant un effet agoniste au niveau des récepteurs mu-opioïdes sont à prévoir en cas d’intoxication par le tapentadol. En principe, les manifestations cliniques d’un surdosage d’opioïde sont le myosis, les vomissements, le collapsus cardiovasculaire, les troubles de la conscience allant jusqu’au coma, les convulsions et la dépression respiratoire allant jusqu’à l’arrêt respiratoire.
Prise en charge du surdosage
La prise en charge d’un surdosage doit se focaliser sur le traitement des symptômes d’agonisme des récepteurs mu-opioïdes. Si l’on soupçonne un surdosage de NUCYNTA® CR, il faut s’attacher tout d’abord à rétablir la perméabilité des voies aériennes et à instaurer une ventilation assistée ou contrôlée.
Les antagonistes opioïdes purs, comme la naloxone, sont des antidotes spécifiques à la dépression respiratoire résultant d’un surdosage d’opioïde. La dépression respiratoire à la suite d’un surdosage peut durer plus longtemps que l’action de l’antagoniste opioïde. L’administration d’un antagoniste opioïde ne vient pas se substituer à la surveillance continue de la perméabilité des voies aériennes, de la respiration et de la circulation après un surdosage d’opioïde. Si la réponse à l’antagoniste opioïde est sous-optimale ou qu’elle est de courte durée, il faut administrer un autre antagoniste conformément aux directives du fabricant de celui-ci. Le surdosage par naloxone a été associé à des crises convulsives.
Une décontamination gastro-intestinale peut être envisagée pour éliminer le médicament non absorbé. La décontamination gastro-intestinale par du charbon actif ou par lavage gastrique peut être envisagée dans les deux heures qui suivent la prise. Avant de tenter une décontamination gastro-intestinale, il faut assurer la perméabilité des voies aériennes.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le tapentadol est un analgésique synthétique à action centrale. Bien que l’on ignore son mode d’action exact, on pense que son efficacité analgésique serait attribuable à son action agoniste sur les récepteurs mu-opioïdes et à l’inhibition du recaptage de la noradrénaline.
Pharmacodynamie
Le tapentadol est une molécule 3-[(1R,2R)-3-(diméthylamino)-1-éthyl-2-méthylpropyl]phénol novatrice ayant un double mode d’action, soit l’agonisme des récepteurs mu-opioïdes et l’inhibition du recaptage de la noradrénaline. Il est 18 fois moins puissant que la morphine au niveau de la liaison au récepteur mu-opioïde humain et de deux à trois fois moins puissant dans la production d’une analgésie dans les modèles animaux. Il a été démontré que le tapentadol inhibait le recaptage de la noradrénaline dans le cerveau de rats, entraînant ainsi une augmentation des concentrations de noradrénaline. Dans les modèles précliniques, l’activité analgésique du tapentadol attribuable à son action agoniste sur les récepteurs mu-opioïdes peut être antagonisée par des antagonistes sélectifs des récepteurs mu-opioïdes (telle la naloxone), tandis que l’inhibition du recaptage de la noradrénaline est sensible aux modulateurs de la noradrénaline. Le tapentadol exerce ses effets analgésiques sans métabolite pharmacologiquement actif.
Études pharmacologiques sur l’innocuité clinique
Innocuité cardiaque
Étude approfondie sur l’intervalle QT :
Dans une étude à plan croisé, randomisée, à double insu, contrôlée par placebo et par comparateur actif, des sujets sains (n = 61-63) ont reçu cinq doses consécutives de NUCYNTA® IR (tapentadol à libération immédiate) à raison de 100 mg toutes les 6 heures, de NUCYNTA® IR à raison de 150 mg toutes les 6 heures, un placebo et une dose unique de moxifloxacine. Aux doses étudiées, qui ont produit des valeurs moyennes ± ÉT de la Cmax à l’état d’équilibre de 129 ± 42,0 ng/ml pour la dose de 100 mg toutes les 6 heures et de 197 ± 89,1 ng/ml pour la dose de 150 mg toutes les 6 heures, le tapentadol à libération immédiate (NUCYNTA® IR) n’avait aucun effet significatif sur l’intervalle QTc, l’intervalle PR ou la durée du complexe QRS.
Évaluation dans les essais cliniques de phases II et III :
Dans les études cliniques de phases II et III à doses multiples, les valeurs moyennes de la tension artérielle étaient semblables entre le tapentadol et le placebo pendant une période allant jusqu’à trois mois, mais la fréquence des cas de variations de la tension artérielle cliniquement significatives (tension artérielle augmentée ou diminuée, hypertension ou hypotension), était plus élevée chez les patients traités par le tapentadol. Lors d’une évaluation objective et centralisée des électrocardiogrammes (ECG) réalisés au cours d’études cliniques de phase II et III, le tapentadol n’a montré aucun effet cliniquement significatif sur l’intervalle QTc.
Dépendance
La probabilité de présenter une tolérance ou un syndrome de sevrage augmente avec la durée du traitement opioïde continu. Les symptômes de sevrage comprenaient : nausées, diarrhée, insomnie, transpiration, anxiété, arthralgie et frissons. Les symptômes de sevrage peuvent être réduits en diminuant progressivement la dose.
Dans une étude randomisée, ouverte, à groupes parallèles sur l’innocuité, NUCYNTA® CR (tapentadol) a permis de maintenir des scores d’analgésie stables durant les 12 mois de l’étude avec une dose quotidienne totale moyenne stable, ce qui indique une absence de tolérance acquise dans l’intervalle thérapeutique de 50 à 250 mg deux fois par jour. Dans une autre étude clinique menée auprès de patients souffrant de douleur neuropathique (données sur l’innocuité seulement), les patients sont passés par une période de trois semaines d’ajustement posologique permettant d’atteindre la dose thérapeutique optimale, puis ont été randomisés pour recevoir le placebo ou continuer de prendre la même dose fixe de NUCYNTA® CR (100 à 250 mg) durant 12 semaines pendant la période d’entretien. Une analgésie stable a été maintenue; aucun signe de tolérance à NUCYNTA® CR n’a été relevé, ni sur une période de 15 semaines à dose fixe, ni sur une période d’un an à posologie souple.
Pharmacocinétique
Absorption : La biodisponibilité absolue moyenne après l’administration à jeun d’une dose unique de tapentadol est d’environ 32 % en raison d’un métabolisme de premier passage intensif. Les concentrations sériques maximales de tapentadol sont observées entre trois et six heures après l’administration de NUCYNTA® CR. Des augmentations de l’ASC sérique proportionnelles à la dose ont été observées après l’administration de NUCYNTA® CR à des doses uniques allant de 50 à 250 mg. L’augmentation des Cmax sériques était supérieure aux valeurs proportionnelles à la dose dans cet intervalle. Les écarts par rapport à la proportionnalité aux doses pour les Cmax moyennes allaient de 14 à 26 % lors de chaque augmentation de la dose dans l’intervalle de 50 à 250 mg.
L’exposition au tapentadol atteint l’état d’équilibre après la troisième dose (c.-à-d. 36 heures après la première administration de doses multiples biquotidiennes). Les Cmax sériques moyennes de tapentadol se sont accumulées selon un coefficient de 1,6 suivant la prise d’une dose de 250 mg toutes les 12 heures comparativement à l’administration d’une dose unique. Le coefficient d’accumulation sérique est déterminé principalement par l’intervalle posologique et la demi-vie apparente du tapentadol.
Effet de la nourriture :
L’ASC et la Cmax ont augmenté respectivement de 8 % et de 18 % lorsque les comprimés NUCYNTA® CR étaient administrés après un déjeuner hypercalorique riche en matières grasses. Les études cliniques de phase III ont été menées sans restrictions quant à l’ingestion de nourriture. NUCYNTA® CR peut être pris avec ou sans nourriture.
Distribution :
Le tapentadol est largement distribué dans l’ensemble du corps. Après une administration intraveineuse, le volume de distribution (Vz) du tapentadol est de 540 ± 98 litres. La liaison aux protéines plasmatiques est faible et correspond approximativement à 20 %.
Métabolisme et élimination :
Chez l’être humain, le métabolisme du tapentadol est élevé. Environ 97 % de la molécule mère est métabolisée. Le tapentadol passe principalement par un métabolisme de phase 2, et seule une petite partie subit une métabolisation oxydative de phase 1. La principale voie métabolique du tapentadol est la conjugaison avec l’acide glucuronique pour produire des glucuronides. Après l’administration orale, environ 70 % de la dose (55 % d’O-glucuronide et 15 % de sulfate de tapentadol) est excrétée dans l’urine sous forme conjuguée. Un total de 3 % du médicament était excrété dans l’urine sous forme inchangée. Le tapentadol est aussi métabolisé en N-desméthyl tapentadol (13 %) par le CYP2C9 et le CYP2C19, et en hydroxy tapentadol (2 %) par le CYP2D6, lesquels subissent une métabolisation supplémentaire par conjugaison. Par conséquent, le métabolisme du médicament médié par le système du cytochrome P450 est moins important que la conjugaison de phase 2.
Aucun des métabolites ne contribue à l’activité analgésique.
Le tapentadol et ses métabolites sont excrétés presque exclusivement (à 99 %) par les reins. La demi-vie terminale après administration par voie orale est en moyenne (± écart-type) de 5,9 (± 2,0) heures et la clairance apparente (CL/F) est en moyenne de 4 449 (± 1 199) ml/min pour toutes les doses de tapentadol à LC. La clairance sérique totale du tapentadol après administration intraveineuse est de 1 530 ± 177 ml/min.
Populations et états pathologiques particuliers
Pédiatrie (< 18 ans) : Le profil pharmacocinétique du tapentadol chez les enfants n’a pas été évalué. Aucune étude clinique n’a été menée sur NUCYNTA® CR chez les enfants. Par conséquent, NUCYNTA® CR n’est pas recommandé chez les patients de moins de 18 ans.
Gériatrie (≥ 65 ans) : L’exposition moyenne (ASC) au tapentadol était semblable chez les sujets âgés et les jeunes adultes, avec une Cmax moyenne plus basse de 16 % dans le groupe des sujets âgés comparativement aux jeunes adultes. Les patients âgés étant plus sensibles aux effets des opioïdes et plus susceptibles de présenter une baisse des fonctions rénale et hépatique, il faut faire preuve de prudence dans le choix de la dose à administrer.
Sexe : Le sexe n’a pas été identifié comme une covariable statistiquement significative dans l’analyse pharmacocinétique de population sur le tapentadol.
Race : Aucun effet statistiquement significatif de la race sur les paramètres pharmacocinétiques n’a été identifié.
Insuffisance hépatique : L’administration du tapentadol a entraîné des expositions au tapentadol et des taux sériques de tapentadol supérieurs chez les sujets dont la fonction hépatique était altérée comparativement à ceux qui avaient une fonction hépatique normale. Le rapport des paramètres pharmacocinétiques du tapentadol pour les groupes ayant une insuffisance hépatique légère ou modérée comparativement au groupe ayant une fonction hépatique normale était respectivement de 1,7 et de 4,2 pour l’ASC, de 1,4 et de 2,5 pour la Cmax et de 1,2 et 1,4 pour le t1/2. Le taux de formation de tapentadol-O-glucuronide était inférieur chez les sujets présentant une insuffisance hépatique plus grave (voir CONTRE-INDICATIONS).
Insuffisance rénale : L’ASC et la Cmax du tapentadol étaient comparables chez les sujets ayant différents degrés d’insuffisance rénale (d’une fonction rénale normale à une insuffisance rénale grave). Par contre, on observait une exposition accrue (ASC) au tapentadol-O-glucuronide avec des degrés croissants d’insuffisance rénale. Chez les sujets atteints d’insuffisance rénale légère, modérée et grave, l’ASC du tapentadol-O-glucuronide était respectivement 1,5, 2,5 et 5,5 fois plus élevée que chez ceux dont la fonction rénale était normale (voir CONTRE-INDICATIONS).
Polymorphisme génétique : Le tapentadol est principalement éliminé par glucuronidation par plusieurs isoenzymes uridine-diphosphate-glucuronyl transférases. Bien qu’il n’y ait pas de données directes sur l’incidence de la variation génétique d’isoenzymes seuls sur la pharmacocinétique du tapentadol ou de son métabolite glucuronide, on ne s’attend pas à ce qu’il y ait un tel effet. En raison de la faible contribution du CYP2C9, du CYP2C19 et du CYP2D6 sur le métabolisme du tapentadol, on ne s’attend pas à une contribution d’un polymorphisme de ces enzymes à la variabilité dans la pharmacocinétique du tapentadol.
ENTREPOSAGE ET STABILITÉ
Les comprimés NUCYNTA® CR (tapentadol) doivent être conservés à une température de 15 à 30 ºC.
Gardez NUCYNTA® CR hors de la vue et de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés NUCYNTA® CR (tapentadol) renferment du chlorhydrate de tapentadol comme ingrédient actif et sont offerts dans les teneurs suivantes : 50 mg, 100 mg, 150 mg, 200 mg et 250 mg de tapentadol base en flacons de 60 comprimés, comme suit :
Comprimé à 50 mg : Comprimé blanc ayant la forme d’une capsule et portant l’inscription « O-M » d’un côté et « 50 » de l’autre côté.
Comprimé à 100 mg : Comprimé bleu clair ayant la forme d’une capsule et portant l’inscription « O-M » d’un côté et « 100 » de l’autre côté.
Comprimé à 150 mg : Comprimé bleu-vert ayant la forme d’une capsule et portant l’inscription « O-M » d’un côté et « 150 » de l’autre côté.
Comprimé à 200 mg : Comprimé bleu ayant la forme d’une capsule et portant l’inscription « O-M » d’un côté et « 200 » de l’autre côté.
Comprimé à 250 mg : Comprimé bleu foncé ayant la forme d’une capsule et portant l’inscription « O-M » d’un côté et « 250 » de l’autre côté.
Composition
Les ingrédients inertes suivants sont présents dans tous les comprimés : cellulose microcristalline silicifiée, hypromellose, stéarate de magnésium, alcool polyvinylique, talc, polyéthylèneglycol, dioxyde de titane.
Les comprimés à 100 mg, 150 mg, 200 mg et 250 mg contiennent également de la laque d’aluminium FD&C bleu no 2.
Les comprimés à 150 mg contiennent également de l’oxyde de fer jaune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : chlorhydrate de tapentadol
Nom chimique : chlorhydrate de 3-[(1R,2R)-3-(diméthylamino)-1-éthyl-2-méthylpropyl]phénol
Formule moléculaire et masse moléculaire : La formule moléculaire est C14H23NO•HCl. La masse moléculaire du chlorhydrate de tapentadol est de 257,80; la masse moléculaire du tapentadol base est de 221,34.
Formule développée :
Propriétés physicochimiques : Le chlorhydrate de tapentadol est une poudre de couleur blanche ou blanchâtre. Le chlorhydrate de tapentadol est franchement soluble dans l’eau, l’acide chlorhydrique à 0,1 N et le liquide intestinal simulé, soluble dans l’éthanol, assez soluble dans le méthanol et peu soluble dans le 2-propanol. Son point de fusion se situe entre 204 et 210 °C. La valeur du coefficient de partage n-octanol:eau (logP) est de 2,89. Les valeurs pKa sont de 9,36 et de 10,37.
ESSAIS CLINIQUES
L’efficacité et l’innocuité de NUCYNTA® CR (tapentadol) ont été établies dans le cadre de deux études menées auprès de patients souffrant de douleurs chroniques d’intensité modérée à sévère. Ces études étaient randomisées et contrôlées à double insu par placebo et par comparateur actif – l’une chez des patients souffrant de lombalgie et l’autre chez des patients atteints de douleurs arthrosiques. Une autre étude à plan croisé et à double insu a aussi été menée afin d’évaluer si des patients atteints de lombalgie chronique d’intensité modérée à sévère dont la posologie avait été ajustée jusqu’à obtention d’une efficacité et d’une tolérabilité stables, pouvaient passer de
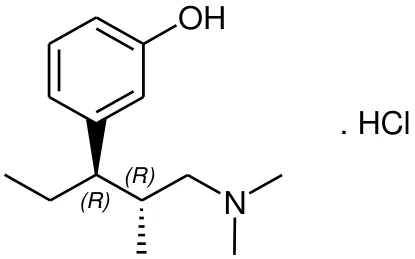
NUCYNTA® IR (50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures) à NUCYNTA® CR (100 mg, 150 mg, 200 mg ou 250 mg deux fois par jour) et vice-versa, tout en maintenant une efficacité comparable.
Données démographiques et méthodologie des essais
Tableau 3 : Résumé des données démographiques des patients dans les essais cliniques portant sur des indications précises
| Étude | Méthodologie | Posologie, voie d’administration et durée | Sujets de l’étude traités (n = nombre) | Âge moyen (fourchette) | Sexe |
Lombalgie chronique PAI-3011 | Étude randomisée, à double insu, en groupes parallèles; contrôlée par placebo et par comparateur actif | Ajustement posologique sur 3 semaines jusqu’à l’efficacité, puis 12 semaines d’entretien avec ajustement contrôlé de la dose NUCYNTA® CR : 100 mg à 250 mg b.i.d. Oxycodone à LC : 20 mg à 50 mg b.i.d. Placebo | n = 965 (randomisés n = 981) | 49,9 (18 à 89) | M : 406 F : 559 |
Douleur arthrosique du genou PAI-3008 | Étude randomisée, à double insu, en groupes parallèles; contrôlée par placebo et par comparateur actif | Ajustement posologique sur 3 semaines jusqu’à l’efficacité, puis 12 semaines d’entretien avec ajustement contrôlé de la dose NUCYNTA® CR : 100 mg à 250 mg b.i.d. Oxycodone à LC : 20 mg à 50 mg b.i.d. Placebo | n = 1 023 (randomisés n = 1 030) | 58,3 (40 à 91) | M : 405 F : 618 |
| NUCYNTA® IR et NUCYNTA® CR | |||||
PAI-3019/KF39 Lombalgie chronique | Étude randomisée, à double insu, à plan croisé en deux phases | Période d’ajustement posologique (ajustement posologique de trois semaines pour obtenir une efficacité et une tolérabilité optimale) : NUCYNTA® IR à 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures. Phase à double insu (deux phases avec permutation de 14 jours) : NUCYNTA® IR à 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures à la dose obtenue lors de l’ajustement posologique; NUCYNTA® CR à 100 mg, 150 mg, 200 mg ou 250 mg b.i.d. à la même dose quotidienne totale que NUCYNTA® IR | n = 116 (ouverte) n = 87 (pour l’innocuité pendant le traitement à double insu) n = 60 (selon le protocole pour la non-infériorité) | 53,6 ans (21-88 ans) | M : 51 F : 65 |
Études sur le traitement de la douleur chronique
Lombalgie
L’étude PAI-3011 était une étude multicentrique, randomisée, à double insu, en groupes parallèles sur le traitement de la lombalgie chronique d’intensité modérée à sévère et comparant des schémas avec ajustement contrôlé de la dose de NUCYNTA® CR (100 à 250 mg b.i.d.) à l’oxycodone à libération contrôlée (LC, 20 à 50 mg b.i.d.) et à un placebo b.i.d. L’efficacité a été évaluée chez des patients de 18 ans ou plus souffrant de lombalgie chronique et ayant un score de douleur au départ ≥ 5 sur une échelle d’évaluation numérique (EEN) de 11 points allant de 0 à 10. Les patients ont été randomisés selon un rapport de 1:1:1 pour recevoir : NUCYNTA® CR, l’oxycodone à LC ou un placebo.
Après une sélection et une période d’épuration, les patients assignés aux groupes NUCYNTA® CR et oxycodone à LC commençaient la période d’ajustement posologique de trois jours avec NUCYNTA® CR à 50 mg et l’oxycodone à LC à 10 mg, respectivement, deux fois par jour. La dose a été augmentée à 100 mg b.i.d. pour NUCYNTA® CR et à 20 mg b.i.d. pour l’oxycodone à LC, ou le placebo b.i.d. pendant les quatre jours suivants. Par la suite, des augmentations de la dose étaient autorisées par paliers de 50 mg b.i.d. pour NUCYNTA® CR et de 10 mg b.i.d. pour l’oxycodone à LC ou le placebo pendant le reste des trois semaines d’ajustement posologique de façon à atteindre une dose optimale stable. Des ajustements posologiques subséquents de 50 mg b.i.d. de NUCYNTA® CR et de 10 mg b.i.d. d’oxycodone à LC étaient autorisés au cours d’une période d’ajustement posologique de trois semaines jusqu’à une dose de 100 mg à 250 mg b.i.d. pour atteindre un niveau thérapeutique optimal. Après la période d’ajustement posologique, suivait une période de traitement d’entretien de 12 semaines au cours de laquelle des ajustements contrôlés de la dose étaient autorisés à intervalles de trois jours par paliers de 50 mg b.i.d. pour NUCYNTA® CR et de 10 mg b.i.d. pour l’oxycodone à LC.
L’efficacité était évaluée en comparant la différence d’intensité de la douleur entre NUCYNTA® CR et le placebo du départ à la dernière semaine de la période de traitement d’entretien, et la différence d’intensité de la douleur entre NUCYNTA® CR et le placebo du départ à la fin de la période de traitement d’entretien global. Les analyses principales de l’efficacité ont été réalisées au moyen de la technique d’imputation par report de la dernière observation (LOCF) pour les valeurs manquantes. Les analyses de sensibilité ont été effectuées avec différentes techniques d’imputation (report de l’observation initiale [BOCF], report de la pire observation [WOCF], imputation moyenne du placebo [PMI] et report de la BOCF modifiée) afin d’évaluer la robustesse des effets du traitement observés sur les principaux critères d’évaluation de l’efficacité.
Au total, 981 patients ont été randomisés et 965 patients ont reçu le médicament à l’étude. L’âge moyen de la population à l’étude était de 49,9 ans (fourchette de 18 à 89 ans); le score d’intensité de la douleur au départ était de 7,6 (ÉT 1,29). Environ la moitié des patients (46,6 %) ne prenaient pas d’opioïdes au moment de l’instauration du traitement (n’avaient en fait pas pris d’opioïdes pendant les trois mois précédant la visite de sélection).
Les proportions de patients ayant terminé l’étude étaient de 50,5 % dans le groupe placebo, de 54,1 % dans le groupe NUCYNTA® CR et de 43,3 % dans le groupe oxycodone à LC. L’absence d’efficacité était la raison la plus fréquente de l’abandon chez les patients recevant le placebo (20,7 %), tandis que les effets indésirables étaient la raison la plus fréquente de l’abandon dans les groupes de traitement actif (16,7 % pour NUCYNTA® CR et 32,3 % pour l’oxycodone à LC).
Tableau 4 : Résultats de l’étude PAI-3011 sur la lombalgie chronique
| Principal critère d’évaluation de l’efficacité | Statistiques | Placebo | Tapentadol à LC |
| Variation entre le départ et la semaine 12 du traitement d’entretien | Moyenne (ÉT) | -2,1 (2,33) | -2,9 (2,66) |
| Variation de la moyenne des moindres carrés | -2,1 | -2,9 | |
| Différence de la moyenne des moindres carrés p/r au placebo (ET) | -0,8 (0,19) | ||
| IC à 95 % (p/r au placebo) | [-1,22 à -0,47] | ||
| Valeur p (p/r au placebo) | < 0,001 | ||
NUCYNTA® CR a procuré une analgésie significativement supérieure comparativement au placebo pendant toute la période de traitement d’entretien de 12 semaines. Les résultats du principal critère d’évaluation obtenus avec les techniques d’imputation supplémentaires étaient conformes à l’analyse primaire, avec un soulagement significatif de la douleur dans le groupe NUCYNTA® CR comparativement au groupe placebo pour toutes les techniques d’imputation (BOCF, WOCF, BOCF modifiée et PMI).
Une proportion significativement supérieure de patients recevant NUCYNTA® CR ont obtenu une réduction du score de la douleur de 30 % ou de 50 % du départ à la fin des 12 semaines de traitement d’entretien comparativement au placebo (NUCYNTA® CR p/r au placebo : 39,7 % p/r à 27,1 % et 27,0 % p/r à 18,9 %, respectivement).
D’autres critères secondaires d’évaluation de l’efficacité tels que la variation du départ à la semaine 12 de la période de traitement d’entretien, le QCD et le questionnaire SF36, étayent ces résultats.
Douleur arthrosique
L’étude PAI-3008 était une étude multicentrique randomisée, à double insu et en groupes parallèles qui comparait des schémas d’ajustement posologique contrôlé de NUCYNTA® CR (100 à 250 mg b.i.d.), d’oxycodone à libération contrôlée (20 à 50 mg b.i.d.) et de placebo chez des patients atteints de douleur chronique d’intensité modérée à sévère attribuable à une arthrose du genou. L’efficacité a été évaluée chez les patients de 40 ans ou plus souffrant de douleurs arthrosiques et ayant un score de douleur ≥ 5 sur une échelle d’évaluation numérique de 11 points allant de 0 à 10. Les patients ont été randomisés selon un rapport de 1:1:1 pour recevoir un des trois traitements biquotidiens : NUCYNTA® CR, oxycodone à LC ou un placebo.
Après une sélection et une période d’épuration, les patients assignés aux groupes NUCYNTA® CR et oxycodone à LC commençaient la période d’ajustement posologique de trois jours avec NUCYNTA® CR à 50 mg et l’oxycodone à LC à 10 mg, respectivement, deux fois par jour. La dose a été augmentée à 100 mg b.i.d. pour NUCYNTA® CR et à 20 mg b.i.d. pour l’oxycodone à LC ou le placebo b.i.d. pendant les quatre jours suivants. Par la suite, les augmentations de la dose étaient autorisées par paliers de 50 mg b.i.d. pour NUCYNTA® CR et de 10 mg b.i.d. pour l’oxycodone à LC ou le placebo pendant le reste des trois semaines d’ajustement posologique de façon à atteindre une dose optimale stable. Des ajustements posologiques subséquents de 50 mg b.i.d. de NUCYNTA® CR et de 10 mg b.i.d. d’oxycodone à LC étaient autorisés au cours d’une période d’ajustement posologique de trois semaines jusqu’à une dose de 100 mg à 250 mg b.i.d. pour atteindre un niveau thérapeutique optimal. Après la période d’ajustement posologique, suivait une période de traitement d’entretien de 12 semaines au cours de laquelle des ajustements contrôlés de la dose étaient autorisés à intervalles de trois jours par paliers de 50 mg b.i.d. pour NUCYNTA® CR et de 10 mg b.i.d. pour l’oxycodone à LC.
L’efficacité était évaluée en comparant la différence d’intensité de la douleur entre NUCYNTA® CR et le placebo du départ à la dernière semaine de la période de traitement d’entretien, et la différence d’intensité de la douleur entre NUCYNTA® CR et le placebo du départ à la fin de la période de traitement d’entretien global. Les analyses principales de l’efficacité ont été réalisées au moyen de la technique d’imputation par report de la dernière observation (LOCF) pour les valeurs manquantes.
Au total, 1 030 patients ont été randomisés, dont 1 023 qui ont reçu le médicament à l’étude. L’âge moyen était de 58,3 ans (fourchette de 40 à 91 ans); le score d’intensité de la douleur au départ était de 7,3 (ÉT 1,31). Environ les deux tiers des patients (67,6 %) ne prenaient pas d’opioïdes au moment de l’instauration du traitement (n’avaient en fait pas pris d’opioïdes pendant les trois mois précédant la visite de sélection).
Les proportions de patients ayant terminé l’étude étaient de 61,4 % dans le groupe placebo, de 57,3 % dans le groupe NUCYNTA® CR et de 35,4 % dans le groupe oxycodone à LC. L’absence d’efficacité était la raison la plus fréquente justifiant l’abandon chez les patients recevant le placebo (16,7 %), tandis que les effets indésirables étaient la raison la plus fréquente de l’abandon dans les groupes de traitement actif (19,2 % pour NUCYNTA® CR et 40,0 % pour l’oxycodone à LC).
Tableau 5 : Résultats de l’étude PAI-3008 sur la douleur arthrosique
| Principal critère d’évaluation de l’efficacité | Statistiques | Placebo | Tapentadol à LC |
| Variation entre le départ et la semaine 12 du traitement d’entretien | Moyenne (ÉT) | -2,2 (2,54) | -3,0 (2,39) |
| Variation de la moyenne des moindres carrés | -2,3 | -2,9 | |
| Différence de la moyenne des moindres carrés p/r au placebo (ET) | -0,7 (0,18) | ||
| IC à 95 % (p/r au placebo) | [-1,04 à -0,33] | ||
| Valeur p (p/r au placebo) | < 0,001 | ||
NUCYNTA® CR a procuré une analgésie significativement supérieure comparativement au placebo pendant toute la période de traitement d’entretien de 12 semaines.
Une proportion significativement supérieure de patients recevant NUCYNTA® CR a obtenu une réduction de 50 % du score de la douleur du départ à la fin des 12 semaines de traitement d’entretien comparativement au placebo (NUCYNTA® CR p/r au placebo : 32,0 % p/r à 24,3 %).
D’autres critères d’évaluation secondaires, tels que la variation du départ à la fin des 12 semaines de traitement d’entretien, les données des répondeurs à 30 % et du questionnaire WOMAC sur la santé appuient également l’efficacité.
Étude sur la conversion des doses de NUCYNTA® IR et NUCYNTA® CR dans un modèle de lombalgie
ÉTUDE PAI-3019/KF39
L’étude PAI-3019/KF39 était une étude randomisée, à double insu, multicentrique, à plan croisé en deux phases visant à établir l’équivalence posologique et la conversion directe entre NUCYNTA® IR et NUCYNTA® CR chez les sujets souffrant de lombalgie d’intensité modérée à sévère. Les sujets étaient soumis à un ajustement ouvert pour obtenir une dose optimale de NUCYNTA® IR (50 mg, 75 mg ou 100 mg toutes les 4 heures ou 6 heures, avec une dose quotidienne totale maximale de 500 mg) pendant 21 jours. Cela était suivi de deux phases de permutation à double insu et à dose fixe (utilisant la dose quotidienne totale administrée soit de NUCYNTA® IR soit de NUCYNTA® CR au cours de la phase d’ajustement), chacune d’une durée de 14 jours. Le principal critère d’évaluation de l’efficacité, déterminé au moyen d’un test de non-infériorité, était le score moyen d’intensité de la douleur au cours des 3 derniers jours de chaque phase de traitement à double insu, mesuré deux fois par jours à l’aide de l’EEN de 11 points.
Un total de 116 sujets ont été inscrits à la phase d’ajustement ouverte, 88 sujets ont été randomisés, 87 sujets ont été inclus dans la population de l’analyse à double insu de l’innocuité et 60 sujets ont été inclus dans la population de l’analyse selon le protocole. Pour les patients de la population de l’analyse ouverte de l’innocuité, l’âge médian était de 53,0 ans (fourchette de 21 à 88) et la majorité des sujets étaient des femmes (56 %), de race blanche (77,6 %) et âgées de moins de 65 ans (74,1 %). L’intensité moyenne de la douleur avant le traitement, selon l’EEN de 11 points, au début de la phase d’ajustement ouverte était de 7,3. Un peu plus de la moitié des sujets (53,4 %) ne prenaient pas d’opioïdes au moment de l’instauration du traitement, ils n’avaient en fait pas pris d’opioïdes au cours des 3 mois précédant la visite de sélection.
Le score total moyen d’intensité de la douleur a diminué d’une valeur pré-traitement de 7,3 à un score moyen de 4,2 après 3 semaines de phase d’ajustement ouverte (avant le début de la phase de permutation à double insu) (n = 60, selon le protocole). Le score moyen estimé d’intensité de la douleur au cours des 3 derniers jours de traitement de la première analyse selon le protocole était de 4,0 pour la phase avec NUCYNTA® CR et de 3,9 pour la phase avec NUCYNTA® IR. La différence estimée entre les valeurs moyennes du principal critère d’évaluation (score moyen d’intensité de la douleur au cours des 3 derniers jours de traitement : de NUCYNTA® CR à NUCYNTA® IR) était de 0,1 avec un IC à 95 % de (-0,09; 0,28), ce qui se trouvait à l’intérieur de la marge prédéfinie de non-infériorité (-2; 2). Cette étude a démontré que les patients dont la posologie avait été ajustée jusqu’à une dose quotidienne stable de NUCYNTA® IR et l’obtention d’une analgésie optimale avec une tolérance acceptable, pouvaient passer directement à une dose quotidienne totale approximativement équivalente de NUCYNTA® CR, ou vice-versa, au besoin, avec une efficacité équivalente.
PHARMACOLOGIE DÉTAILLÉE
Le chlorhydrate de tapentadol, analgésique à action centrale (anti-nociceptive), a un mode d’action apparemment double. Le tapentadol est un agoniste des récepteurs mu-opioïdes ayant une Ki (moyenne ± ÉT) de 0,16 ± 0,04 µM, comparativement à la morphine, qui a une Ki moyenne de 0,009 ± 0,0035 µM, pour les récepteurs mu-opioïdes humains. Dans le dosage du GTPγS au moyen de membranes de cellules exprimant des récepteurs µ-opioïdes recombinants humains, le niveau d’activité (CE50 moyenne ± ÉT) du tapentadol a été de 0,67 ± 0,15 µM, comparativement à 0,022 ± 0,003 µM pour la morphine.
In vitro, le tapentadol inhibe aussi le recaptage de la noradrénaline par le biais du transporteur de la noradrénaline. Les deux mécanismes contribuent vraisemblablement aux effets analgésiques de la molécule. Dans une étude de microdialyse chez le rat, le tapentadol a entraîné une augmentation dose-dépendante des concentrations extracellulaires de noradrénaline tandis que la morphine n’a pas augmenté les concentrations extracellulaires de noradrénaline.
Dans les modèles précliniques, l’activité analgésique du tapentadol attribuable à son action agoniste sur les récepteurs mu-opioïdes peut être antagonisée par des antagonistes sélectifs des récepteurs mu-opioïdes (telle la naloxone), tandis que l’inhibition du recaptage de la noradrénaline est sensible aux modulateurs de la noradrénaline.
Le tapentadol-O-glucuronide, principal métabolite chez l’être humain, n’a pas d’affinité de liaison avec les récepteurs mu-opioïdes et n’a pas d’effet sur la noradrénaline, et les mécanismes de recaptage du 5-hydroxy-tryptophane, jusqu’à une concentration de 10 µM. Qui plus est, il n’y a pas d’autre métabolite qui contribue à l’activité analgésique du tapentadol. Le tapentadol exerce ses effets analgésiques sans métabolite pharmacologiquement actif.
TOXICOLOGIE
Aperçu
Des études ont été menées sur des souris, des rats, des cobayes, des lapins, des chiens et des singes afin d’établir le profil de toxicité du chlorhydrate de tapentadol après l’administration par différentes voies.
Dans les études de toxicologie sur le tapentadol, les effets systémiques les plus fréquents du tapentadol étaient liés aux propriétés pharmacodynamiques de la molécule comprenant l’agonisme des récepteurs mu-opioïdes et l’inhibition du recaptage de la noradrénaline. On a observé des effets passagers, dose-dépendants et liés surtout au SNC, notamment une altération de la fonction respiratoire et des convulsions chez le chien à des concentrations plasmatiques (Cmax) se situant dans les gammes associées à la dose maximale recommandée chez l’être humain (DMRH).
Études de toxicité aiguë et à doses répétées
Dans les études de toxicité aiguë menées sur les rongeurs traités par administration orale ou intraveineuse, le chlorhydrate de tapentadol a montré un faible niveau de toxicité aiguë. Les valeurs de la DL50 étaient nettement supérieures à 300 mg/kg (par voie orale) ou à 40 mg/kg (par voie intraveineuse) respectivement chez la souris et le rat.
Le tapentadol a été évalué dans le cadre d’études de toxicité à doses répétées menées auprès de souris, de rats, de chiens et de singes pendant des durées maximales respectives de 3, 6 ou 12 mois ou de 14 jours. À des doses élevées de tapentadol, on a observé des effets passagers, dose-dépendants et liés surtout au SNC, notamment un comportement craintif, une sédation ou un comportement surexcité, le décubitus et une posture voûtée, une altération de la fonction respiratoire et, dans de rares cas, des convulsions.
De plus, on a observé chez le chien une salivation, des vomissements et des spasmes vomitifs. Les symptômes gastro-intestinaux et du SNC concordaient avec les effets pharmacodynamiques des agonistes des récepteurs mu-opioïdes. Chez le rat, des modifications adaptatives du foie ont été relevées. Ces changements sont considérés comme étant liés à la surcharge xénobiotique des hépatocytes en raison d’un métabolisme de phase 2 substantiel et ne sont pas considérés comme un signe d’hépatotoxicité patente. De plus, il n’y a pas eu de formation tumorale pertinente dans le foie de l’une ou l’autre des espèces de rongeurs (rat et souris) dans les études de carcinogénicité sur deux ans.
Chez le chien, on a observé un allongement passager de l’intervalle QTc dans les études prévoyant l’administration de doses répétées. Ces effets augmentaient avec la dose et n’étaient significatifs qu’au début des études. Aucune autre constatation électrocardiographique n’a été faite. Il s’est produit une certaine toxicité tardive, notamment des convulsions et de la mortalité chez le rat et le chien dans les groupes recevant les doses élevées, et ce après un délai de plusieurs heures suivant l’administration intraveineuse ou orale. La cause de la mortalité n’a pas été élucidée, mais elle est considérée comme le résultat d’effets pharmacodynamiques exagérés de la molécule.
Carcinogenèse
Le tapentadol a été administré à des rats (dans l’alimentation) et à des souris (gavage) pendant deux ans. Chez la souris, le chlorhydrate de tapentadol a été administré par gavage à raison de 50, de 100 et de 200 mg/kg/jour (200 mg/kg/jour = dose maximale tolérée chez la souris) pendant deux ans. L’exposition selon la Cmax plasmatique moyenne était environ 4,9 fois plus élevée que la dose quotidienne maximale recommandée chez l’être humain. L’exposition à une dose ajustée en fonction de la surface corporelle (en prenant comme référence une dose de 500 mg de NUCYNTA® CR (tapentadol) administrée à un être humain de 50 kg) était environ 1,6 fois plus élevée chez la souris que la dose quotidienne maximale recommandée chez l’être humain. Aucune augmentation de l’incidence de tumeurs n’a été observée, quelle que soit la dose. Chez le rat, le chlorhydrate de tapentadol a été administré avec leur nourriture à des doses de 10, 50, 125 et 250 mg/kg/jour pendant deux ans. L’exposition à une dose ajustée en fonction de la surface corporelle (en prenant comme référence une dose de 500 mg de NUCYNTA® CR administrée à un être humain de 50 kg) était environ 4,0 fois plus élevée chez le rat que la dose quotidienne maximale recommandée chez l’être humain. Les valeurs Cmax n’étaient pas mesurées dans le cadre de l’étude sur la carcinogénicité et donc un multiple de la valeur d’exposition directe à la Cmax ne peut pas être calculé. Toutefois, dans le cadre des études sur la toxicité par gavage d’une durée de 3 et 6 mois, à une exposition semblable à celle de l’ASC dans le cadre d’études de carcinogénicité menée chez le rat, l’exposition à la Cmax était en moyenne environ 2,5 fois plus élevée que chez l’être humain à la dose quotidienne maximale recommandée. Aucune augmentation de l’incidence de tumeurs n’a été observée, quelle que soit la dose.
Mutagenèse
Le tapentadol n’a pas provoqué de mutation génique chez les bactéries, mais était clastogène lors de l’activation métabolique au cours d’un test d’aberration chromosomique effectué sur des cellules V79. Le test a été répété et était négatif en la présence ou l’absence d’activation métabolique. Ce seul résultat positif pour le tapentadol n’a pas été confirmé in vivo chez le rat lorsque testé jusqu’à la dose maximale tolérée en visant les deux critères d’évaluation d’aberration chromosomique et de synthèse d’ADN non programmée.
Troubles de la reproduction
Le chlorhydrate de tapentadol était administré par voie intraveineuse à des rats ou des rates à des doses allant jusqu’à 3, 6 ou 12 mg/kg/jour (ce qui représente chez les mâles jusqu’à environ 0,56 fois et chez les femelles jusqu’à 0,50 fois l’exposition à la DMRH d’après l’ASC, selon une extrapolation d’analyses toxicocinétiques dans une étude distincte de quatre semaines sur l’administration intraveineuse à des rats). Le tapentadol n’a pas influencé la fertilité, quelle que soit la dose. À des doses ≥ 6 mg/kg/jour, il s’est produit une toxicité maternelle et des effets indésirables sur le développement embryonnaire, y compris une diminution du nombre d’implantations, une réduction du nombre de conceptus vivants et une augmentation des pertes avant et après l’implantation.
Études sur le développement
On a évalué le potentiel tératogène du chlorhydrate de tapentadol chez des rates et des lapines gravides après une exposition intraveineuse ou sous-cutanée pendant la période d’organogenèse de l’embryon et du fœtus. Lorsque le tapentadol a été administré deux fois par jour par voie sous-cutanée chez le rat à des doses de 10, 20 ou 40 mg/kg/jour [soit jusqu’à 1,36 fois l’exposition plasmatique à la DMRH de 500 mg/jour pour NUCYNTA® CR d’après la comparaison de l’aire sous la courbe en fonction du temps (ASC)], aucun effet tératogène n’a été observé. Les signes de toxicité embryofœtale comprenaient des retards passagers de la maturation squelettique (c.-à-d. diminution de l’ossification) à la dose de 40 mg/kg/jour, laquelle était associée à une toxicité maternelle significative. L’administration du chlorhydrate de tapentadol aux lapines à des doses de 4, 10 ou 24 mg/kg/jour par injection sous-cutanée [soit jusqu’à 2,48 fois l’exposition plasmatique à la DMRH d’après la comparaison de l’ASC] a montré une toxicité embryofœtale aux doses ≥ 10 mg/kg/jour. Parmi les effets observés, on note une diminution de la viabilité fœtale, des retards de développement squelettique et d’autres variations. De plus, il y a eu des malformations multiples, notamment gastroschisis/thoracogastroschisis, amélie/phocomélie et fente palatine à des doses ≥ 10 mg/kg/jour, et ablépharie, encéphalopathie et spina bifida à la dose élevée de 24 mg/kg/jour. La toxicité embryofœtale, y compris les malformations, peut être secondaire à la toxicité maternelle significative observée pendant l’étude.
Dans une étude sur le développement prénatal et postnatal chez le rat, l’administration orale de doses de tapentadol de 20, 50, 150 ou 300 mg/kg/jour à des rates gravides ou allaitantes pendant la fin de la gestation ou la période postnatale précoce [représentant jusqu’à 2,28 fois l’exposition plasmatique à la DMRH d’après l’ASC] n’a pas influencé le développement physique ou des réflexes, les résultats des tests neurocomportementaux ou les paramètres reproducteurs. On a observé un retard de développement lié au traitement, notamment une ossification incomplète, ainsi que des réductions significatives du poids corporel des nouveau-nés et du gain pondéral aux doses associées à une toxicité maternelle (150 mg/kg/jour et plus). Aux doses maternelles de tapentadol ≥ 150 mg/kg/jour, on a observé une augmentation de la mortalité des nouveau-nés liée à la dose jusqu’au quatrième jour après la naissance.
Dépendance et tolérance
Le tapentadol est un agoniste des récepteurs mu-opioïdes. Le risque de provoquer une dépendance au médicament et le risque d’abus du tapentadol ont été étudiés dans des modèles animaux sur le rat et le singe. Le tapentadol a entraîné une dépendance physique, comme l’a montré des modèles de traitement aigu (souris) et chronique (rat). Dans les deux cas, toutefois, le tapentadol a entraîné moins de symptômes de sevrage que la morphine à des doses équianalgésiques. Dans les modèles de récompense et de renforcement chez le rat, le tapentadol avait une activité comparable à celle de la morphine à des doses équianalgésiques. Le tapentadol a entraîné une préférence de place conditionnée, était associé à une auto-administration intraveineuse et a provoqué une généralisation pour la morphine (mais non pour une amphétamine) lors d’un test de discrimination médicamenteuse.
L’apparition d’une tolérance aux effets analgésiques du tapentadol était bien plus lente que dans le cas de la morphine (à des doses équianalgésiques) dans un modèle de douleur chronique et aiguë chez le rat.
RÉFÉRENCES
- 1. Tzschentke TM, de Vry J, Terlinden R, Hennies H-H, Lange C, Strassburger W, Haurand M, Kolb J, Schneider J, Buschmann H, Finkam M, Jahnel U, Friedrichs E. Tapentadol hydrochloride. Drugs of the Future 2006;31(12):1053-1061.
- 2. Tzschentke TM, Christoph T, Kogel B et al. ( - ) - (1R,2R) - 3 - (3-Dimethylamino-1-ethyl-2-methyl-propyl)-phenol Hydrochloride (Tapentadol HCl): a Novel m Opioid Receptor Agonist / Norepinephrine Reuptake Inhibitor with Broad Spectrum Analgesic Properties. J Pharmacol Exp Ther 2007;323(1):265-276.
- 3. Terlinden R, Ossig J, Fliegert F et al. Absorption, metabolism, and excretion of 14C-labeled Tapentadol HCl in healthy male subjects. Eur J Drug Metab Pharmacokinet 2007;32(3):163-169.
- 4. Kneip C, Terlinden R, Beier H, Chen G. Investigations into the drug-drug interaction potential of tapentadol in human liver microsomes and fresh human hepatocytes. Drug Metab Lett 2008;2(1):67-75.
- 5. Tzschentke TM, Jahnel U, Kogel B et al. Tapentadol hydrochloride: a next-generation, centrally-acting analgesic with two mechanisms of action in a single molecule. Drugs of Today 2009;45:483-496.
- 6. Tayal G, Grewal A, Mittal R et al. Tapentadol - a novel analgesic. J Anaesth Clin Pharmacol 2009;25:463-466.
- 7. Tzschentke TM, Jahnel U, Koegel B, Christoph T, Englberger W, De Vry J, Schiene K, Okamoto A, Upmalis D, Weber H, Lange C, Stegmann JU, Kleinert R. Tapentadol hydrochloride: a next-generation, centrally acting analgesic with two mechanisms of action in a single molecule. Drugs Today 2009;45(7):483-496.
- 8. Porreca F, Ossipov MH. Nausea and vomiting side effects with opioid analgesics during treatment of chronic pain: mechanisms, implications, and management options. Pain Med 2009; 10(4):654-662.
- 9. Etropolski M, Okamoto A, Shapiro DY et al. Dose conversion between tapentadol immediate release and extended release for low back pain. Pain Physician 2010;13:61-70.
- 10. Schneider J, Jahnel U, Linz K. Neutral effects of the novel analgesic tapentadol on cardiac repolarization due to mixed ion channel inhibitory activities. Drug Development Research 2010;71:197-208.
- 11. Terlinden R, Kogel BY, Englberger W et al. In vitro and in vivo characterization of tapentadol metabolites. Methods Find Exp Clin Pharmacol 2010;32:31-38.
- 12. Schröder W, De Vry J, Tzschentke TM, Jahnel U, Christoph T. Differential contribution of opioid and noradrenergic mechanisms of tapentadol in rat models of nociceptive and neuropathic pain. Eur J Pain 2010; 14: 814-821.
- 13. Christoph T, De Vry J, Tzschentke TM. Tapentadol, but not morphine, selectively inhibits disease-related thermal hyperalgesia in a mouse model of diabetic neuropathic pain. Neurosci Lett 2010;470(2):91-94.
- 14. Smit JW, Oh C, Rengelshausen J et al. Effects of acetaminophen, naproxen, and acetylsalicylic acid on tapentadol pharmacokinetics: results of two randomized, open-label, crossover, drug-drug interaction studies. Pharmacotherapy 2010;30:25-34.
- 15. Buynak R, Shapiro DY, Okamoto A, Van Hove I, Rauschkolb C, Steup A, Lange B, Lange C, Etropolski M. Efficacy and Safety of Tapentadol Extended Release for the Management of Chronic Low Back Pain: Results of a Prospective, Randomized, Double-blind, Placebo- and Active-controlled Phase 3 Study. Expert Opin Pharmacother 2010;11(11):1787-1804.
- 16. Buynak R, Shapiro DY, Okamoto A, Van Hove I, Rauschkolb C, Steup A, Lange B, Lange C, Etropolski M. Erratum to: Efficacy and Safety of Tapentadol Extended Release for the Management of Chronic Low Back Pain: Results of a Prospective, Randomized, Double-blind, Placebo- and Active-controlled Phase 3 Study. Expert Opin Pharmacother 2010;11(16):2773.
- 17. Afilalo M, Etropolski M, Kuperwasser B, Kelly K, Okamoto A, Van Hove I, Steup A, Lange B, Rauschkolb C, Haeussler J. Efficacy and Safety of Tapentadol Extended Release Compared With Oxycodone Controlled Release for the Management of Moderate to Severe Chronic Pain Related to Osteoarthritis of the Knee: Results of a Randomized, Double-blind, Placebo- and Active-controlled Phase 3 Study. Clin Drug Invest 2010;30(8):489-505.
- 18. Wild JE, Grond S, Kuperwasser B, Gilbert J, McCann B, Lange B, Steup A, Häufel T, Etropolski MS, Rauschkolb C, Lange R. Long-term Safety and Tolerability of Tapentadol Extended Release for the Management of Chronic Low Back Pain or Osteoarthritis Pain. Pain Pract 2010;10(5):416-427.
- 19. Etropolski MS, Okamoto A, Shapiro DY, Rauschkolb C. Dose conversion between tapentadol immediate release and extended release for low back pain. Pain Physician 2010;13:61-70.
- 20. Lange B, Kuperwasser B, Okamoto A, Steup A, Häufel T, Ashworth J, Etropolski M. Efficacy and Safety of Tapentadol Prolonged Release for Chronic Osteoarthritis Pain and Low Back Pain. Adv Ther 27 juin 2010;27(6):381-399.
- 21. Lange B, Kuperwasser B, Okamoto A, Steup A, Häufel T, Ashworth J, Etropolski M. Erratum to: Efficacy and Safety of Tapentadol Prolonged Release for Chronic Osteoarthritis Pain and Low Back Pain. Adv Ther novembre 2010;27(12).