


Monographie de produit - Ralivia
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicomanie, addiction, dépendance et mésusage | 2025/02 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique | 2025/02 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .......................................... 2
TABLEAU DES MATIÈRES....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées .......................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCATIONS IMPORTANTES » ........................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 7
4.1 Considérations posologiques ........................................................................................ 7
4.2 Dose recommandée et modification posologique ........................................................ 7
4.4 Administration ................................................................................................................ 9
4.5 Dose oubliée ............................................................................................................... 10
5 SURDOSAGE............................................................................................................... 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ……………………………………………………………………………………………………11
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 11
7.1 Populations particulières ............................................................................................. 20
7.1.1 Femmes enceintes ............................................................................................ 21
7.1.2 Allaitement ........................................................................................................ 21
7.1.3 Enfants .............................................................................................................. 22
7.1.4 Personnes âgées .............................................................................................. 22
8 EFFETS INDÉSIRABLES............................................................................................. 22
8.1 Aperçu des effets indésirables .................................................................................... 22
8.2 Effets indésirables observées dans les essais cliniques ............................................ 23 8.3 Effets indésirables identifiés peu courantes observées au cours des essais cliniques
........................................................................................................................... 28
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................... 29
8.5 Effets indésirables identifiés après la mise en marché .............................................. 29
9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 30
9.1 Interactions médicamenteuses sérieuses .................................................................. 30
9.2 Aperçu des interactions médicamenteuses ................................................................ 30
9.3 Interactions médicament-comportement .................................................................... 31
9.4 Interactions médicament-médicament ........................................................................ 31
9.5 Interactions médicament-aliment ................................................................................ 38
9.6 Interactions médicament-plante médicinale ............................................................... 38
9.7 Interactions médicament-épreuves de laboratoire ..................................................... 38
10 PHARMACOLOGIE CLINIQUE .................................................................................... 38
10.1 Mode d’action .................................................................................................... 38
10.2 Pharmacodynamique ........................................................................................ 39
10.3 Pharmacocinétique ........................................................................................... 41
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ......................................................... 44
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 44
PARTIE II : INFORMATION SCIENTIFIQUES ......................................................................... 46
13 INFORMATION PHARMACEUTIQUES ....................................................................... 46
14 ESSAIS CLINIQUES .................................................................................................... 47
14.1 Essaie clinique par indication ........................................................................... 47
15 MICROBIOLOGIE ........................................................................................................ 50
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 50
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................ 52
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les comprimés à libération prolongée de RALIVIA (chlorhydrate de tramadol) sont indiqués :
- pour le traitement de la douleur modérée à modérément intense chez les adultes qui ont besoin d'un traitement continuel durant plusieurs jours ou plus.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucunes données; par conséquent, Santé Canada n’a pas autorisé l’indication pour un usage pédiatrique.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées d'études cliniques et l'expérience d'utilisation incitent à penser que l'emploi du produit en gériatrie serait associé à des différences d'innocuité (voir 7.1.4 Personnes âgées; 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
En général, il convient de faire preuve de prudence dans le choix de la dose chez une personne âgée et de commencer généralement en bas de l’intervalle posologique, ce qui prend en compte la fréquence plus élevée de la diminution de la fonction hépatique, rénale ou cardiaque, des maladies concomitantes et d’autres traitements médicamenteux (voir 4.2 Dose recommandée et modification posologique).
2 CONTRE-INDICATIONS
RALIVIA est contre-indiqué:
- chez les patients hypersensibles au principe actif (chlorhydrate de tramadol), aux autres analgésiques opioïdes ou à tout ingrédient de la préparation. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit;
- chez les patients atteints d’occlusion gastro-intestinale mécanique connue ou soupçonnée (par exemple, une occlusion intestinale, un rétrécissement), de toute maladie ou de tout trouble qui affecte le transit intestinal (par exemple, un iléus de n’importe quel type);
- chez les patients atteints d’abdomen aigu soupçonné (par exemple une appendicite ou une pancréatite aiguë);
- dans les cas d’insuffisance rénale ou hépatique grave (clairance de la créatinine inférieure à 30 mL/min et/ou Child-Pugh Classe C);
- chez les patients souffrant de douleurs légères, qui peuvent être prises en charge par d’autres analgésiques;
- chez les patients souffrant d’asthme bronchique aigu ou grave, d’une obstruction chronique des voies respiratoires ou d’un état de mal asthmatique;
- chez les patients souffrant de dépression respiratoire aiguë, d’une hausse des taux de dioxyde de carbone dans le sang, et de cœur pulmonaire;
- chez les patients atteints d’alcoolisme aigu, de delirium tremens et de troubles convulsifs;
- dans toute situation où les opiacés sont contre-indiqués, notamment l’intoxication aiguë avec l’alcool, les hypnotiques, les analgésiques à action centrale, les opiacés ou les psychotropes. RALIVIA peut aggraver la dépression du système nerveux central et la dépression respiratoire chez ces patients;
- chez les patients atteints d’une grave dépression du SNC, d’une augmentation de la pression céphalorachidienne ou intracrânienne et d’un traumatisme crânien;
- chez les patients qui prennent des inhibiteurs de la monoamine-oxydase (IMAO) (ou dans les 14 jours d’un tel traitement);
- patients pédiatriques de moins de 18 ans ayant subi une amygdalectomie et/ou une adénoïdectomie pour un syndrome d’apnées obstructives du sommeil;
- patients pédiatriques de moins de 12 ans.
3 ENCADRÉ « MISES EN GARDE ET PRÉCATIONS IMPORTANTES »
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Restrictions concernant l’utilisation
Étant donné les risques de toxicomanie, de surconsommation et d’utilisation abusive associés aux opiacés, même aux doses recommandées, et compte tenu des risques plus élevés de surdose et de décès consécutifs à la consommation de préparations d’opiacés à libération prolongée, RALIVIA ne doit être administré qu’à des patients chez qui d’autres options thérapeutiques sont inefficaces ou ne sont pas tolérées (p. ex. analgésiques non opiacés), ou ne permettent pas une prise en charge suffisante de la douleur (p. ex. opiacés à libération immédiate) (voir 4.1 Considérations posologiques).
Toxicomanie, addiction, dépendance et mésusage
RALIVIA présente des risques de dépendance, d’abus et de mésusage liés à l’usage des opioïdes pouvant entraîner une surdose et la mort. Avant de prescrire RALIVIA, il faut évaluer le risque individuel de chacun des patients, et tous les patients doivent faire l’objet d’une surveillance régulière afin de déceler la survenue de ces comportements ou de ces affections (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/tolérance, Toxicomanie, addiction, dépendance et mésusage). RALIVIA doit être conservé en lieu sûr pour en éviter le vol ou l’utilisation abusive.
- Dépression respiratoire potentiellement mortelle :
SURDOSE
L’utilisation de RALIVIA peut entraîner une dépression respiratoire grave, potentiellement mortelle ou fatale. Les nourrissons exposés in utero ou par l’intermédiaire du lait maternel risquent de souffrir d’une dépression respiratoire potentiellement mortelle à l’accouchement ou lorsqu’ils sont allaités. Il faut surveiller les patients, dans l’éventualité où une dépression respiratoire se produirait, surtout au début de l’utilisation de RALIVIA ou après une augmentation de la dose.
RALIVIA doit être avalé entier; le fait d’écraser, de mâcher ou de dissoudre les comprimés à libération prolongée de RALIVIA peut causer la libération rapide du médicament et l’absorption d’une dose potentiellement fatale de chlorhydrate de tramadol (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
En outre, informer les patients des dangers liés à la prise d’opioïdes, y compris le danger de surdose mortelle.
Exposition accidentelle
La consommation accidentelle d’aussi peu qu’une seule dose de RALIVIA, plus particulièrement par des enfants, peut entraîner une surdose fatale de chlorhydrate de tramadol (opiacé actif) (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT pour les instructions sur la façon d'éliminer le produit).
Syndrome de sevrage post-partum des opiacés chez le nouveau-né
L’utilisation prolongée de RALIVIA par la mère durant la grossesse peut entraîner un syndrome de sevrage chez le nouveau-né, qui pourrait mettre sa vie en danger (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/tolérance, Syndrome de sevrage post-partum des opiacés chez le nouveau-né).
Interaction avec l’alcool
L’ingestion concomitante de RALIVIA et d’alcool peut entraîner une augmentation des concentrations plasmatiques de cet opiacé et conduire à une surdose mortelle de chlorhydrate de tramadol (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Interactions avec des dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) et 9.4 Interactions médicament-médicament).
Risques liés à l’usage concomitant avec les benzodiazépines ou autres dépresseurs du SNC
L’usage concomitant d’opioïdes avec les benzodiazépines ou autres dépresseurs du système nerveux central (SNC), incluant l’alcool, peut conduire à une sédation profonde, une dépression respiratoire, un coma ou le décès (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Interactions avec des dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) et 9.4 Interactions médicament-médicament).
- Réservez la prescription concomitante de ces médicaments aux patients pour qui les traitements alternatifs sont inadéquats.
- Limitez la posologie et la durée au minimum requis.
- Effectuez un suivi attentif des patients pour tous signes de dépression respiratoire et de sédation.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- RALIVIA doit être utilisé uniquement chez les patients pour qui les autres options thérapeutiques se sont révélées inefficaces, n’ont pas été tolérées (p. ex., les analgésiques non opioïdes) ou n’ont pas été en mesure de fournir un soulagement approprié de la douleur. (p. ex., des opioïdes à libération immédiate).
- Toute dose d’opioïde est associée à un risque inhérent d’effets indésirables fatals ou non-fatals. Ce risque augmente avec les doses élevées. Chaque patient devrait être évalué pour ses risques avant de prescrire RALIVIA étant donné que la probabilité de subir des effets indésirables sérieux dépend du type d’opioïde, de la durée du traitement, du niveau de la douleur ainsi que de la tolérance à la douleur propre au patient. En outre, le niveau de douleur devrait être déterminé de façon routinière pour confirmer la dose la plus appropriée et la nécessité de continuer d’utiliser RALIVIA (voir 4.2 Dose recommandée et modification posologique).
- RALIVIA n'est pas recommandé pour le traitement de la douleur mineure ou de la douleur aiguë de courte durée qui est soulagée efficacement par des analgésiques moins puissants, lorsque le risque d'effets secondaires inhérent aux opiacés n'est pas justifié en regard du bénéfice escompté.
- En raison de différences possibles dans les propriétés pharmacocinétiques, les comprimés de RALIVIA ne sont pas interchangeables avec d'autres formulations de tramadol à libération prolongée.
- On ne devrait pas excéder la dose quotidienne maximale recommandée de RALIVIA.
4.2 Dose recommandée et modification posologique
Généralités : RALIVIA est conçu pour permettre une administration uniquotidienne, c.-à-d. une administration à intervalles de 24 heures. Le traitement par RALIVIA devrait généralement être instauré à la dose la plus faible possible (100 mg). Les études cliniques avec RALIVIA n'ont pas démontré d'avantages cliniques à utiliser des doses supérieures à 300 mg par jour. La dose maximale est de 300 mg une fois par jour.
La posologie correcte pour une personne est celle qui maîtrise la douleur pendant 24 heures, avec aucun effet secondaire ou des effets secondaires tolérables.
Comme avec tous les analgésiques, la dose de tramadol devrait être ajustée selon la gravité de la douleur et la réponse clinique de chaque patient. On recommande que les doses soient augmentées lentement (ajustements posologiques généralement séparés de 5 jours) à des doses plus élevées pour minimiser les effets secondaires.
- Adultes : La dose initiale de RALIVIA devrait être de 100 mg une fois par jour que l'on pourra augmenter par paliers de 100 mg à tous les 5 jours, si nécessaire et selon la tolérabilité, pour le soulagement de la douleur. On ne devrait pas excéder une dose maximale de 300 mg par jour.
- Patients ne recevant pas d'opiacés au moment de l'instauration du traitement par tramadol : La dose initiale habituelle de RALIVIA pour les patients qui n'ont pas déjà reçu d'analgésiques opiacés est 100 mg 1 f.p.j.
- Patients recevant actuellement des opiacés : RALIVIA doit être utilisé avec prudence et à dose réduite lors de son administration concomitante avec d’autres analgésiques opioïdes. Lorsqu’une telle association médicamenteuse est envisagée, une réduction importante de la dose d’un ou des deux produits est à considérer, et les patients doivent être étroitement surveillés.
- Patients recevant présentement d'autres formulations de tramadol : Les patients recevant présentement d'autres préparations orales de tramadol à libération immédiate peuvent passer aux comprimés de RALIVIA à la même posologie ou à la posologie la plus faible et la plus proche de la dose quotidienne totale de tramadol.
- Patients atteints d'insuffisance rénale ou hépatique : La demi-vie d'élimination du tramadol et de son métabolite actif peut être prolongée dans ces populations de patients. Une dose initiale de 100 mg par jour est recommandée. L'augmentation posologique devrait se faire sous monitorage minutieux. Le tramadol est contre-indiqué chez les patients atteints d'insuffisance rénale et/ou hépatique grave (clairance de la créatinine inférieure à 30 mL/min et/ou Child-Pugh Classe C, voir 2 CONTRE-INDICATIONS).
Personnes âgées (> 65 ans) : Une dépression respiratoire a été signalée chez les personnes âgées suivant l’administration de doses initiales importantes d’opiacés chez des patients intolérants aux opiacés ou lors de l’administration d’opiacés en concomitance avec d’autres agents susceptibles de déprimer la respiration.
En général, la dose doit être choisie avec soin chez les personnes de plus de 65 ans, qui pourraient présenter une diminution de la fonction hépatique ou rénale ou d’autres affections concomitantes et l’on devrait débuter le traitement à la dose la plus faible et l’augmenter lentement jusqu’à l’effet escompté. RALIVIA devrait être administré avec une plus grande prudence chez les patients de plus de 75 ans, et à la dose la plus faible, en raison du potentiel plus élevé d'événements indésirables dans cette population (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
- Enfants (< 18 ans) : L'innocuité et l'efficacité de RALIVIA n'ont pas été étudiées dans la population pédiatrique. Par conséquent, il n'est pas recommandé d'utiliser RALIVIA chez les patients de moins de 18 ans.
- Utilisation avec des médicaments non opioïdes : Si le patient reçoit déjà un analgésique non opioïde, on peut continuer à l’administrer. Si on l’arrête toutefois, on devra envisager d’augmenter la dose d’opioïde pour compenser l’analgésique non opioïde. On peut utiliser RALIVIA en toute sécurité de façon concomitante avec les posologies habituelles d’analgésiques non opioïdes.
- Prise en charge des patients ayant besoin de médicaments de secours : Si des médicaments de secours sont nécessaires pour des crises douloureuses durant le cours d’ajustements appropriés de la posologie de RALIVIA, on peut donner de l’acétaminophène ou de l’ibuprofène. Si on utilise le tramadol à libération immédiate comme médicament de secours, la dose quotidienne totale de tramadol ne devrait pas excéder 300 mg. Le choix de médicaments de secours devrait être basé sur l'état individuel de chaque patient. Les produits contenant le Fentanyl ne devraient pas être utilisés comme médicaments de secours chez les patients prenant RALIVIA.
Ajustement posologique : L’ajustement posologique est la clé du succès du traitement par les analgésiques opioïdes. L’optimisation des doses en fonction du soulagement de la douleur de l’individu doit cibler l’administration de la dose la plus faible de RALIVIA qui produira comme résultat global un soulagement satisfaisant de la douleur accompagné d’effets secondaires tolérables.
Les ajustements posologiques doivent être basés sur la réponse clinique du patient.
Ajustement ou réduction de la dose : La dépendance physique, accompagnée ou non d’une dépendance psychologique, a tendance à apparaître à l’administration chronique d’opiacés, y compris de RALIVIA. Des symptômes de sevrage (abstinence) peuvent se manifester après l’arrêt brusque du traitement. Ces symptômes peuvent comprendre la douleur physique, la diarrhée, la chair de poule, la perte d’appétit, les nausées, la nervosité ou l’agitation, la rhinorrhée, les éternuements, les tremblements ou les frissons, les crampes abdominales, la tachycardie, les troubles du sommeil, l’augmentation inhabituelle de la transpiration, les palpitations, la fièvre inexpliquée, la faiblesse et les bâillements.
Après un soulagement efficace de la douleur modérée à intense, des tentatives périodiques de réduction de la dose d’opioïde doivent être faites. Une réduction des doses ou une interruption complète du traitement peuvent devenir possibles en raison d’un changement de l’état du patient ou de son état mental. Les patients sous traitement prolongé devraient être sevrés progressivement si le médicament n’est plus requis pour la maîtrise de la douleur. Ces symptômes sont généralement légers chez les patients traités de façon appropriée par des analgésiques opioïdes et dont le sevrage est progressif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/Tolérance). La réduction de la dose doit être effectuée sous surveillance médicale.
Le patient doit être informé que la réduction de la dose ou l’arrêt de la prise des opioïdes diminue leur tolérance à ces médicaments. Si le traitement doit être repris, le patient doit commencer à la dose la plus faible et l’augmenter progressivement pour éviter un surdosage.
Les analgésiques opioïdes ne peuvent être que partiellement efficaces pour soulager la douleur dysesthésique, la névralgie post-zostérienne, les douleurs lancinantes, la douleur liée à l’activité et certaines formes de maux de tête. Cela ne veut pas dire que les patients atteints d’un cancer avancé qui souffrent de certaines de ces formes de douleur ne devraient pas avoir droit à un essai adéquat d’analgésiques opioïdes, mais il pourrait être nécessaire de diriger ces patients vers d’autres formes de traitement de la douleur plus tôt.
4.4 Administration
Les comprimés à libération prolongée de RALIVIA une fois par jour doivent être avalés entiers et ne devraient pas être brisés, ni mâchés, ni dissous, ni écrasés, puisque cela peut mener à une libération et à une absorption rapides d'une dose potentiellement mortelle de tramadol (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
RALIVIA peut être pris avec ou sans aliments, avec un verre d’eau.
RALIVIA n’est pas indiqué pour l’administration rectale.
4.5 Dose oubliée
Si un patient oublie de prendre une ou plusieurs doses, il doit prendre la dose suivante à l’heure prévue et selon la quantité normale.
5 SURDOSAGE
Des décès causés par une surdose ont été signalés avec l'abus et l'usage abusif du tramadol, en ingérant, inhalant, ou injectant des comprimés écrasés. Une revue des rapports de cas a indiqué que le risque de surdose mortelle augmente davantage lorsque le tramadol est pris abusivement conjointement avec l'alcool ou d'autres dépresseurs du SNC, incluant d'autres opiacés.
Symptômes du surdosage
Une surdose aiguë avec le tramadol peut se manifester par une dépression respiratoire, une somnolence progressant vers la stupeur ou le coma, la flaccidité des muscles squelettiques, une peau froide et moite, une contraction des pupilles, la bradycardie, leuco-encéphalopathie toxique, leuco-encéphalopathie post-hypoxique retardée, hypotension et le décès. De plus, des cas d’allongement de l’intervalle QT ont été signalés lors d’un surdosage.
Traitement du surdosage
Dans le traitement du surdosage au tramadol, on doit donner une attention primaire au rétablissement des voies aériennes et à l'institution d'une ventilation assistée ou contrôlée. Des mesures de soutien (y compris oxygène et vasopresseurs) devraient être employées dans la prise en charge du choc circulatoire et de l'œdème pulmonaire accompagnant un surdosage tel qu'indiqué. Un arrêt cardiaque ou des arythmies peuvent nécessiter un massage cardiaque ou une défibrillation.
Bien que la naloxone puisse inverser certains symptômes, mais pas tous, causés par un surdosage au tramadol, le risque de convulsions est aussi accru avec l'administration de naloxone. Les convulsions peuvent être maîtrisées par le diazépam.
Chez l’animal, les convulsions survenues suite à l’administration de doses toxiques de RALIVIA ont pu être supprimées avec des barbituriques ou des benzodiazépines mais ont augmenté avec la naloxone. L’administration de naloxone n’a pas changé la létalité du surdosage chez les souris.
On ne prévoit pas que l’hémodialyse soit utile dans les cas de surdosage parce qu’elle n’élimine que 7 % de la dose administrée après 4 heures de dialyse.
La vidange du contenu gastrique est utile pour retirer tout médicament non absorbé.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Descriptions
100 mg, comprimés blanc, ronds, portant l'inscription « 100 » au-dessus de « ER » gravée à l'encre noire;
200 mg, comprimés blanc, ronds, portant l'inscription « 200 » au-dessus de « ER » gravée à l'encre noire;
300 mg, comprimés blanc, ronds, portant l'inscription « 300 » au-dessus de « ER » gravée à l'encre noire.
Les comprimés de RALIVIA à 100 mg, 200 mg et 300 mg sont disponibles en flacons de 90 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCATIONS IMPORTANTES »
Généralités
Les comprimés à libération prolongée de RALIVIA une fois par jour doivent être avalés entiers et ne devraient pas être brisés, ni mâchés, ni dissous, ni écrasés, puisque cela peut mener à une libération et à une absorption rapides d'une dose potentiellement mortelle de tramadol.
Les patients doivent être avertis de l’interdiction de donner des comprimés à libération prolongée de RALIVIA (chlorhydrate de tramadol) à toute personne autre que le patient à qui il a été prescrit. En effet, un tel usage inapproprié peut entraîner des conséquences médicales graves, voire mortelles. RALIVIA doit être conservé en lieu sûr pour en éviter le vol ou l’utilisation abusive.
RALIVIA ne doit être prescrit que par des personnes ayant une bonne connaissance de l’administration continue d’opioïdes puissants, de la prise en charge de patients recevant
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés à libération prolongée : 100 mg, 200 mg et 300 mg | Alcool butylique, alcool isopropylique, dioxyde de silice colloïdal, éthylcellulose, encre noire, fumarate de stéaryle sodique, hydroxyde d'ammonium, polyalcool de polyvidone, propylèneglycol, oxyde de fer noir, sébacate de dibutyle, vernis laque et vinyle. | ||
des opioïdes puissants pour traiter la douleur, et de la détection et de la prise en charge de la dépression respiratoire, notamment de l’administration d’antagonistes opioïdes.
Les patients doivent être avertis d’éviter de consommer de l’alcool pendant qu’ils prennent RALIVIA puisque cela pourrait augmenter la probabilité de présenter des événements indésirables graves, voire mortels.
Surtout lorsqu’il y a administration de doses élevées, il peut survenir une hyperalgésie qui ne s’atténue pas à la suite de l’administration d’une dose supérieure de chlorhydrate de tramadol. La diminution de la dose de chlorhydrate de tramadol ou le changement d’opiacé peut s’avérer nécessaire.
Toxicomanie, addiction, dépendance et mésusage : Comme tous les opiacés,
RALIVIA comporte des risques de surconsommation et d’utilisation abusive, qui peuvent entraîner des cas de surdose et de décès. Par conséquent, RALIVIA doit être prescrit et manipulé avec précaution.
Les patients devraient faire l’objet d’une évaluation des risques cliniques d’abus ou de toxicomanie avant de se faire prescrire des opioïdes. On doit surveiller régulièrement les signes de mésusage ou d’abus chez tous les patients recevant des opioïdes.
Les opioïdes, tels que RALIVIA, doivent être utilisés avec une attention particulière chez les patients ayant des antécédents d'abus d'alcool et de drogues illicites/ sur ordonnance, ainsi que d'autres troubles mentaux, y compris, mais sans s'y limiter, la dépression majeure et l'anxiété. Cependant, les préoccupations concernant l'abus, la dépendance et le détournement ne doivent pas empêcher une gestion appropriée de la douleur.
RALIVIA est destiné à l’usage oral seulement. On pourrait user abusivement de RALIVIA en brisant, écrasant, mâchant, reniflant ou injectant le produit dissous. Ces pratiques entraîneront la libération non contrôlée de tramadol et posent un risque important à l’abuseur pouvant entraîner des convulsions, une surdose et la mort. Ce risque augmente avec l’abus concomitant d’alcool et autres substances. Avec l’abus parentéral, les excipients du comprimé peuvent laisser présager une nécrose tissulaire locale, une infection, des granulomes pulmonaires, ainsi qu’un risque accru d’endocardite et de lésion valvulaire cardiaque.
On ne doit pas utiliser RALIVIA chez les patients opio-dépendants puisqu’il ne peut pas supprimer les symptômes de sevrage de la morphine, même si c’est un agoniste opiacé.
L’abus et la toxicomanie sont séparés et distincts de la dépendance physique et de la tolérance. De plus, l’abus des opiacés peut survenir en l’absence de la véritable toxicomanie et se caractérise par l’utilisation abusive à des fins non médicales, souvent en association avec d’autres substances psychoactives.
Les préoccupations concernant l’abus, la toxicomanie et le détournement ne devraient pas être un frein à la prise en charge appropriée de la douleur. Le développement de la toxicomanie aux analgésiques opiacés chez des patients en douleur pris en charge de façon appropriée a été rarement signalé. Toutefois, il n’y a pas de données disponibles pour établir la véritable incidence de la toxicomanie chez les patients souffrant de douleur chronique.
Risque de surdose : Les conséquences potentielles graves d'une surdose de
RALIVIA sont des convulsions, la dépression du système nerveux central, la dépression respiratoire et la mort. En traitant une surdose, on devrait donner une attention primaire au maintien d'une ventilation suffisante ainsi qu'un traitement de soutien général (voir 5 SURDOSAGE).
Ne pas prescrire RALIVIA aux patients suicidaires ou prédisposés à la toxicomanie.
On ne devrait pas prendre RALIVIA en doses plus élevées que celles qui sont recommandées par le professionnel de la santé. La prescription judicieuse du tramadol est essentielle à l'utilisation sécuritaire de ce médicament. Avec les patients qui sont déprimés ou suicidaires, on devrait songer à l'utilisation d'analgésiques non narcotiques. En raison de ses effets dépresseurs ajoutés, le tramadol devrait être prescrit avec prudence pour les patients dont l'état de santé exige l'administration concomitante de sédatifs, de tranquillisants, de relaxants musculaires, d'antidépresseurs, ou d'autres dépresseurs du SNC. On devrait aviser les patients des effets dépresseurs additifs de ces associations.
Cancérogenèse et mutagenèse
Voir les données sur les animaux dans la section 16 TOXICOLOGIE NON-CLINIQUE.
Cardiovasculaire
Hypotension : L’administration de chlorhydrate de tramadol peut entraîner une grave hypotension chez les patients dont la capacité de maintenir une tension artérielle adéquate est compromise par une baisse de la volémie ou par l’administration concomitante de médicaments comme les phénothiazines et d’autres tranquillisants, hypnotiques ou sédatifs, antidépresseurs tricycliques ou anesthésiques généraux. Ces patients doivent être surveillés afin de déceler les signes d’hypotension après l’instauration du traitement par RALIVIA ou l’ajustement de la dose.
L’utilisation de RALIVIA chez les patients sous choc circulatoire doit être évitée, car cela pourrait provoquer une vasodilatation pouvant réduire davantage le débit cardiaque et la tension artérielle.
Prolongation de l’intervalle QTc : L’effet du tramadol sur l’intervalle QT/QTc a été évalué dans le cadre d’une étude spécialisée randomisée, à double insu, croisée à 4 voies, contrôlée par placebo et par groupe témoin positif sur l’ECG à doses multiples chez des sujets sains (N=62). L’étude a consisté à administrer du tramadol à une dose supra-thérapeutique de 100 mg toutes les 6 heures les jours 1 à 3 (400 mg/jour), une unique dose de 100 mg le jour 4 ou 150 mg toutes les 6 heures (600 mg/jour) les jours 1 à 3 et une unique dose de 150 mg le jour 4. La variation moyenne maximale ajustée en fonction du placebo par rapport à la valeur de référence de l’intervalle QTcF était de 5,5 ms (IC de 90 % : 3,2, 7,8) dans le groupe de traitement à 400 mg/jour et de 6,5 ms (IC de 90 % : 4,1, 8,8) dans le groupe de traitement de 600 mg/jour. Les deux variations sont survenues après 8 h (voir 10.2 Pharmacodynamique, Électrophysiologie cardiaque). L’expérience après la mise en marché de l’utilisation de produits contenant du tramadol comprenait de rares cas d’allongement de l’intervalle QT signalés lors d’une surdose (voir 8.5 Effets indésirables observées après la mise en marché; 9.4 Interactions médicament-médicament, Prolongation de l’intervalle QTc et 5 SURDOSE).
De nombreux médicaments qui causent un allongement de l’intervalle QTc sont soupçonnés d’augmenter le risque de torsade de pointes. La torsade de pointes est une tachyarythmie ventriculaire polymorphe. En général, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou peut se manifester chez un patient par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle dure, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort cardiaque subite.
Il faut faire particulièrement attention lorsqu’on administre RALIVIA aux patients chez qui on soupçonne un risque accru de torsade de pointes durant le traitement par un médicament qui allonge l’intervalle QTc.
Les facteurs de risque de torsade de pointes dans la population en général comprennent entre autres les suivants :
- sexe féminin;
- âge de ≥ 65 ans;
- allongement de l’intervalle QT/QTc de base;
- présence de variantes génétiques pathologiques ayant des effets sur les canaux ioniques cardiaques ou les protéines de régulation, en particulier le syndrome du QT long congénital;
- antécédents familiaux de mort cardiaque subite avant l’âge de 50 ans;
- cardiopathie (p. ex. ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, hypertrophie du ventricule gauche, cardiomyopathie, trouble de la conduction);
- antécédents d’arythmie (en particulier arythmies ventriculaires, fibrillation auriculaire ou rétablissement récent du rythme après une fibrillation auriculaire);
- déséquilibres électrolytiques (p.ex. hypokaliémie, hypomagnésémie, hypocalcémie);
- bradycardie (< 50 battements par minute);
- événements neurologiques aigus (p.ex. hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien);déficits nutritionnels (p.ex. troubles de l’alimentation, diètes extrêmes);
- diabète sucré;
- neuropathie autonome.
Les professionnels de la santé qui prescrivent des médicaments qui allongent l’intervalle QTc devraient dispenser des conseils à leurs patients concernant la nature et les effets des changements électrocardiographiques, les maladies et troubles sous-jacents considérés comme des facteurs de risque, les interactions médicamenteuses démontrées et prévues, les symptômes évocateurs d’une arythmie, les stratégies de gestion du risque et d’autres renseignements touchant l’utilisation du médicament.
Dépendance/tolérance
Le tramadol comporte un risque de dépendance psychique et physique de type morphinique (mu-opiacé). Ce produit a été associé à un état de manque, à des conduites toxicophiles et à l’accoutumance. Des cas d’abus et de dépendance au tramadol ont été signalés. Les comprimés de RALIVIA ne doivent pas être utilisés chez les patients opio-dépendants. Le tramadol peut faire réapparaître la dépendance physique chez une personne qui a déjà été dépendante ou qui a utilisé régulièrement d’autres opiacés. Le traitement par RALIVIA est déconseillé aux patients qui ont tendance à abuser des drogues ou qui ont des antécédents de toxicomanie ou qui font un usage chronique d’opiacés.
La dépendance physique et la tolérance sont le résultat de la neuroadaptation des récepteurs opioïdes liée à une exposition chronique au médicament et, de ce fait, elles sont différentes et distinctes de l’abus et de la toxicomanie. Une tolérance ainsi qu’une dépendance physique peuvent apparaître à la suite de l’administration répétée d’opioïdes; elles ne constituent pas en soi un signe de trouble de toxicomanie ou d’abus.
Symptômes de sevrage : La dose des patients recevant un traitement prolongé devrait
être diminuée graduellement lorsque le médicament n’est plus nécessaire pour soulager leur douleur. Des symptômes de sevrage peuvent se manifester après l’arrêt brusque du traitement ou l’administration d’un antagoniste opioïde. Certains des symptômes pouvant être associés à un retrait brutal d’un analgésique opiacé peuvent comprendre la douleur physique, la diarrhée, la chair de poule, la perte d’appétit, les nausées, la nervosité ou l’agitation, l’anxiété, la rhinorrhée, les éternuements, les tremblements ou les frissons, les crampes abdominales, la tachycardie, les troubles du sommeil, l’augmentation inhabituelle de la transpiration, les palpitations, la fièvre inexpliquée, la faiblesse et les bâillements (voir 8 EFFETS INDÉSIRABLES, 4.2 Dose recommandée et modification posologique).
L’expérience clinique suggère qu’il est possible de pallier les symptômes de sevrage en réinstaurant le traitement par tramadol que l’on arrêtera graduellement en réduisant les doses et en instituant un traitement symptomatique.
Syndrome de sevrage néonatal (SSN) associé aux opioïdes : L’utilisation prolongée d’opioïdes par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal associé aux opioïdes, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut menacer le pronostic vital du nouveau-né.
Le syndrome de sevrage néonatal associé aux opioïdes se manifeste par une irritabilité, une hyperactivité et un rythme du sommeil perturbé, des cris perçants, des tremblements, des vomissements, une diarrhée et une absence de prise de poids. L’apparition, la durée et la gravité du syndrome de sevrage néonatal varient en fonction de l’opioïde utilisé, de la durée d’utilisation, de la date et de la quantité de la dernière dose reçue par la mère, et du taux d’élimination du médicament par le nouveau-né.
L’utilisation de RALIVIA est contre-indiquée chez les femmes enceintes (voir 2 CONTRE-INDICATIONS).
- Utilisation en cas de dépendance à l’alcool et aux drogues : RALIVIA est un opioïde dont l’utilisation n’est pas approuvée pour la prise en charge des troubles de toxicomanie. Son utilisation chez les personnes qui présentent une dépendance aux drogues ou à l’alcool, soit active, soit en rémission, est appropriée pour la prise en charge de la douleur exigeant une analgésie opioïde. Les patients ayant des antécédents de dépendance à la drogue ou à l’alcool peuvent courir un risque accru de devenir dépendants à RALIVIA à moins que le médicament ne soit utilisé avec une extrême prudence et en étant bien conscient des risques.
- Études de dissolution « in vitro » de l'interaction avec l'alcool : Puisque l’abus de médicaments peut souvent s’accompagner de consommation d’alcool, on a évalué dans des études de dissolution l’effet de l’alcool sur le taux de libération des comprimés de RALIVIA. On a comparé le milieu de dissolution du produit à une solution contenant 60 % de 0,1N HCl et 40 % d’éthanol. On a observé que le profil de dissolution pour toutes les teneurs de comprimés était dans les normes de dissolution proposées. La solution contenant 60 % de 0,1N HCl et 40 % d’éthanol a entraîné une faible réduction du taux de libération du tramadol des comprimés de RALIVIA. L’importance clinique de cette faible réduction du taux de dissolution est inconnue.
Conduire ou de faire fonctionner une machine
RALIVIA peut entraîner une déficience des capacités mentales ou physiques nécessaires pour exécuter certaines tâches potentiellement dangereuses, comme la conduite d’un véhicule ou l’utilisation d’une machine. On doit mettre les patients en garde à ce sujet. Il convient également de mettre les patients en garde contre les effets combinés du tramadol avec d’autres dépresseurs du SNC, y compris les autres opioïdes, les phénothiazines, les sédatifs/hypnotiques et l’alcool.
Endocrinien/métabolisme
- Hyponatrémie :On a signalé, quoique rarement, des cas d’hyponatrémie à la suite de l’utilisation de tramadol, habituellement chez des patients qui présentaient des facteurs de risque prédisposants comme des patients âgés ou des patients qui prenaient en concomitance d’autres médicaments qui pourraient causer une hyponatrémie (p. ex., antidépresseurs, benzodiazépines, diurétiques). Certains rapports ont indiqué que l’hyponatrémie semblait être le fait d’un syndrome de sécrétion inappropriée d’hormone antidiurétique (SIADH) et qu’elle s’était résorbée suivant l’interruption de la prise de tramadol et un traitement approprié (p. ex., restriction de liquides). Pendant le traitement par RALIVIA, il est recommandé de surveiller l’apparition de tout signe ou symptôme d’hyponatrémie chez les patients présentant des facteurs de risque prédisposants.
- Insuffisance surrénale : Des cas d’insuffisances surrénales ont été répertoriés lors d’utilisation d’opioïdes, le plus souvent suivant plus d’un mois d’utilisation. La présence de l’insuffisance surrénale peut inclure des signes et symptômes non spécifiques tels : nausée, vomissement, anorexie, fatigue, faiblesse, étourdissement et basse pression sanguine. Si une insuffisance surrénale est suspectée, confirmez le diagnostic par des tests le plus tôt possible. Si l’insuffisance surrénale est diagnostiquée, traitez avec des doses de substitution physiologique de corticostéroïdes. Sevrez le patient des opioïdes pour permettre à la fonction surrénale de récupérer et continuez le traitement aux corticostéroïdes jusqu’au rétablissement de la fonction surrénale. D’autres opioïdes peuvent être essayés puisque certains cas ont rapporté l’usage de différents opioïdes sans récidive d’insuffisance surrénale. Les données disponibles n’identifient pas un type d’opioïde spécifique pouvant être associé à l’insuffisance surrénale.
Gastro-intestinal
Le tramadol, et autres opiacés morphinomimétiques, se sont montrés capables de diminuer la motilité intestinale. Le tramadol peut masquer le diagnostic ou l’évolution clinique des patients souffrant de pathologies abdominales aiguës (voir 2 CONTRE-INDICATIONS).
Hépatique/biliaire/pancréatique
Le métabolisme du tramadol et de son métabolite M1 est réduit chez les patients souffrant d’une cirrhose avancée du foie. La pharmacocinétique de RALIVIA n’a pas été étudiée chez les patients souffrant d’insuffisance hépatique grave (Child-Pugh Classe C). RALIVIA est contre-indiqué chez ces patients (voir 2 CONTRE-INDICATIONS, 10 PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION).
Immunitaire
- Réactions anaphylactoïdes : Des réactions anaphylactoïdes graves mais rarement fatales ont été signalées chez des patients qui étaient traités par le tramadol. Ces réactions peu fréquentes ont tendance à survenir après la première dose. On a également relevé d’autres réactions allergiques, à savoir prurit, urticaire, bronchospasme, angiœdème, nécrolyse épidermique toxique et syndrome de Stevens-Johnson. Les patients qui ont des antécédents de réactions anaphylactoïdes à la codéine ou à d’autres opiacés peuvent courir un risque accru et ne doivent donc pas prendre RALIVIA (voir 2 CONTRE-INDICATIONS).
Neurologique
Interactions avec des dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) : On doit administrer RALIVIA avec prudence et à des doses réduites en cas d’administration concomitante d’autres analgésiques opioïdes, d’anesthésiques généraux, de phénothiazines et autres tranquillisants, d’hypnosédatifs, d’antidépresseurs tricycliques, d’antipsychotiques, d’antihistaminiques, de benzodiazépines, gabapentinoïdes, baclofène, antiémétiques à action centrale et autres dépresseurs du SNC. Une dépression respiratoire, de l’hypotension et une sédation profonde, le coma ou la mort peuvent en résulter.
Des études observationnelles ont démontré que l’utilisation concomitante d’analgésiques opioïdes et de benzodiazépines augmente les risques de décès imputable à la drogue, lorsque comparées à l’usage seul d’analgésiques opioïdes. En raison des propriétés pharmacologiques similaires, il est raisonnable de s’attendre à un risque semblable lors d’une utilisation concomitante avec un autre dépresseur du SNC et un analgésique opioïde (voir 9 INTERACTIONS MÉDICAMENTEUSES). Si la décision est prise de prescrire une benzodiazépine ou un autre dépresseur du SNC en concomitance avec un analgésique opioïde, prescrivez les plus faibles dosages efficaces et la durée minimale d’une utilisation en concomitance. Pour les patients recevant déjà un analgésique opioïde, prescrivez un dosage initial plus bas de la benzodiazépine ou autre dépresseur du SNC qu’indiqué lors de l’absence d’opioïde et augmentez la posologie en fonction de la réponse clinique. Si un analgésique opioïde est initié chez un patient recevant déjà une benzodiazépine ou autre dépresseur du SNC, prescrivez un dosage initial plus bas d’analgésique opioïde et augmentez la posologie en fonction de la réponse clinique. Effectuez un suivi des patients pour tous signes et symptômes de dépression respiratoire et de sédation.
Avisez à la fois les patients et les soignants à propos des risques de dépression respiratoire et de sédation liés à la prise de RALIVIA avec des benzodiazépines ou d’autres dépresseurs du SNC (incluant l'alcool et les drogues illicites). Avisez vos patients de ne pas conduire ou utiliser de machines lourdes avant que les effets de l’usage concomitant avec le benzodiazépine ou autre dépresseur du SNC n’aient été déterminés. Examinez les patients afin de dépister tout risque de trouble de toxicomanie, incluant l’abus et la mauvaise utilisation d’opioïde, afin de le mettre en garde contre le risque de surdose et de décès associé à l’utilisation d’un dépresseur du SNC additionnel incluant l’alcool et les drogues illicites (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Il ne faut pas consommer d’alcool pendant la prise de RALIVIA, car cela peut augmenter le risque de subir des effets secondaires dangereux, y compris la mort (voir 2 CONTRE-INDICATIONS et 8.1 Aperçu des effets indésirables, Sédation et 9 INTERACTIONS MÉDICAMENTEUSES).
Une douleur intense antagonise les actions subjectives et respiratoires des analgésiques opioïdes. Si la douleur disparaît soudainement, ces effets peuvent se manifester rapidement.
- Traumatisme crânien : RALIVIA doit être utilisé avec précaution chez les patients qui ont une pression intracrânienne élevée ou qui ont subi un traumatisme crânien, car les effets dépresseurs respiratoires de l'agonisme du récepteur des opiacés, rétention de dioxyde de carbone et hausse secondaire de la pression du liquide céphalo-rachidien, peuvent être considérablement amplifiés chez ces patients. En outre, les altérations pupillaires (myosis) causées par le tramadol peuvent masquer l'existence, l'étendue ou l'évolution de la pathologie intracrânienne. Les cliniciens doivent également être à l'affût de toute réaction indésirable lorsqu'ils évaluent l'altération de l'état mental chez ces patients s'ils prennent du tramadol (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire, Dépression respiratoire).
- Hyperalgésie induite par les opioïdes : L’hyperalgésie induite par les opioïdes (HIO) est une réponse paradoxale à un opioïde ou une perception accrue à la douleur est détectée malgré une stabilité ou une augmentation à l’exposition d’un opioïde. Cela diffère de la tolérance, ou l’augmentation de la dose d’un opioïde est requise pour atteindre le même effet analgésique ou pour traiter une douleur récurrente. Cliniquement, HIO peut être associé à une forte dose d’opioïdes, à un traitement d’opioïdes à long-terme et à une utilisation d’opioïde per-opératoire. HIO peut se manifester par une augmentation inexplicable de la douleur, une douleur diffuse d’une condition déjà existante, ou une douleur ordinaire (non-douloureuse) stimulée (allodynie) par l’absence de la progression d’une maladie. Lorsque l’HIO est suspectée, la dose d’opioïde devrait être réduite ou sevrée si possible. Il est raisonnable de considérer une rotation d’opioïde, ou l’application d’une stratégie d’utilisation de non-opioïdes. Il n’existe présentement aucun traitement pour l’HIO.
Risque de crises convulsives : Des crises convulsives ont été rapportées chez des sujets recevant du tramadol à des doses comprises dans l’intervalle recommandé. Les cas signalés spontanément dans le cadre de la pharmacovigilance indiquent que le risque de crises convulsives est accru lorsque les doses de tramadol dépassent la gamme posologique recommandée. La coadministration de tramadol accroît le risque de crises convulsives chez les patients qui prennent les médicaments suivants :
- inhibiteurs sélectifs du recaptage de la sérotonine (ISRS antidépresseurs ou anorexigènes); où
- antidépresseurs tricycliques (ATC) et autres composés tricycliques (p. ex., cyclobenzaprine, prométhazine, etc.); où
- opiacés.
Le tramadol peut augmenter le risque de crises convulsives s’il est pris conjointement avec les médicaments suivants :
- inhibiteurs de la MAO (voir 2 CONTRE-INDICATIONS);
- neuroleptiques; où
- autres médicaments qui abaissent le seuil convulsif.
Le risque de convulsions peut aussi augmenter chez les personnes atteintes d’épilepsie ou ayant des antécédents de crises convulsives ou en présence d’un risque connu de crises convulsives (traumatisme crânien, troubles métaboliques, sevrage d’alcool et de drogues, infections du SNC). L’administration de naloxone en cas de surdosage de tramadol peut accroître le risque de convulsions.
Syndrome sérotoninergique / toxicité sérotoninergique :La toxicité sérotoninergique aussi connue sous le syndrome sérotoninergique est une condition potentiellement mortelle qui a été reportée avec la prise du chlorhydrate de tramadol, incluant RALIVIA, particulièrement pendant la prise en concomitance d’autres agents sérotoninergiques (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La toxicité sérotoninergique est caractérisée par une excitation neuromusculaire, une stimulation autonome (par exemple tachycardie, bouffées de chaleur) et une altération de l'état mental (par exemple anxiété, agitation, hypomanie). Conformément aux critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsque, (en présence d'au moins un agent sérotoninergique), l'un des éléments suivants est observé:
- Clonus spontané;
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse;
- Tremblements et hyperréflexie;
- Hypertonie et température corporelle> 38 ° C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par RALVIA et un médicament sérotoninergique est cliniquement justifié, une surveillance attentive du patient est conseillée, en particulier lors de l'initiation du traitement et des augmentations de dose (voir 9 INTERACTIONS MÉDICAMENTEUSES). Si une toxicité sérotoninergique est suspectée, l'arrêt des agents sérotoninergiques doit être envisagé.
Rénal
L’insuffisance rénale résulte en une diminution du taux et de l’ampleur de l’excrétion de tramadol et de M1, son métabolite actif. On n’a pas étudié RALIVIA chez les patients souffrant d’insuffisance rénale grave (CLcr < 30 mL/min). RALIVIA est contre-indiqué chez ces patients (voir 2 CONTRE-INDICATIONS, 10 PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION).
Santé sexuelle : potentiel de risque pour les hommes et les femmes
L’utilisation à long terme d’opioïdes peut être associés à une baisse du niveau d’hormones sexuelles et des symptômes tels qu’une basse libido, une dysfonction érectile ou l’infertilité (voir 8.5 Effets indésirables observées après la mise en marché).
Respiratoire
Dépression respiratoire : Il a été signalé que l’utilisation d’opioïdes peut causer une dépression respiratoire grave, potentiellement mortelle ou fatale, même si le médicament est utilisé selon les indications. Si la dépression respiratoire causée par l’utilisation d’opioïdes n’est pas immédiatement reconnue et traitée, elle pourrait causer un arrêt respiratoire et le décès. La gestion de la dépression respiratoire peut inclure la surveillance étroite, les mesures de soutien, ainsi que l’utilisation d’antagonistes d’opioïdes, en fonction de l’état clinique du patient. Le tramadol doit être utilisé avec grande prudence chez les patients dont la réserve inspiratoire est très faible, ou souffrant de dépression respiratoire préexistante, d’hypoxie ou d’hypercapnie (voir 2 CONTRE-INDICATIONS).
Bien que la dépression respiratoire grave, potentiellement mortelle ou fatale puisse se produire à tout moment durant l’utilisation de RALIVIA, le risque est le plus élevé en début du traitement ou après une augmentation de dose. Chez ces patients, il faut surveiller attentivement les signes de dépression respiratoire au début du traitement par RALIVIA et lors des augmentations de dose.
La dépression respiratoire potentiellement mortelle est plus susceptible de survenir chez les patients âgés, cachectiques ou affaiblis étant donné qu’ils peuvent présenter des paramètres pharmacocinétiques ou de clairance altérés, comparativement à des patients plus jeunes et en meilleure santé.
Pour réduire le risque de dépression respiratoire, la posologie et l’ajustement de la dose de RALIVIA sont essentiels. La surestimation de la dose de RALIVIA lors de la conversion d’un autre produit opiacé peut entraîner une surdose mortelle dès la première dose. Chez ces patients, l’utilisation d’analgésiques non opiacés doit être envisagée, dans la mesure du possible (voir 7.1 Populations particulières, Groupes vulnérables et 4 POSOLOGIE ET ADMINISTRATION).
- Métabolisme ultrarapide de la sous-unité (CYP) 2D6 du cytochrome P450 : Certains patients peuvent métaboliser le CYP2D6 ultrarapidement. Ces patients convertissent le tramadol plus rapidement que d’autres en O-déméthyltramadol (M1), son métabolite opiacé plus puissant. Cette conversion rapide peut entraîner des effets secondaires du type opiacé plus importants que prévu, y compris une dépression respiratoire potentiellement mortelle (voir 7.1.2 Allaitement et 9.2 Aperçu des interactions médicamenteuses). La prévalence de ce phénotype de CYP2D6 varie grandement au sein de la population (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Origine ethnique).
- Administration aux patients atteints de maladies pulmonaires chroniques : On doit surveiller les patients souffrant d’une maladie pulmonaire obstructive chronique grave ou de cœur pulmonaire et les patients ayant une réserve respiratoire substantiellement réduite ou souffrant d’hypoxie, d’hypercapnie ou d’une dépression respiratoire préexistante afin de déceler les signes de dépression respiratoire, particulièrement lors de l’instauration du traitement par RALIVIA et de l’ajustement de la dose, car chez ces patients, même les doses thérapeutiques habituelles de RALIVIA pourraient réduire la pulsion respiratoire jusqu’à entraîner l’apnée. Chez ces patients, l’utilisation d’autres analgésiques non opioïdes doit être envisagée, si possible. L’utilisation de RALIVIA est contre-indiquée chez les patients atteints d’asthme bronchique aigu ou grave, d’obstruction chronique des voies respiratoires ou d’état de mal asthmatique (voir 2 CONTRE-INDICATIONS).
- Apnée du sommeil : Les opioïdes peuvent causé des troubles reliés à la respiration pendant le sommeil comme dès le syndrome de l’apnée du sommeil (incluant l’apnée du sommeil central (ASC)) et l’hypoxie (incluant l’hypoxie reliée au sommeil). Les opioïdes peuvent augmenter les risques d’ASC de façon proportionnelle à la dose. Il faudrait évaluer les patients sur une base régulière par rapport à l’apnée du sommeil, ou une apnée du sommeil existante qui se détériorent. Chez ces patients, il faudrait considérer une réduction ou un arrêt du traitement des opioïdes appropriés, en utilisant une méthode de sevrage aux opioïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/tolérance; 4.2 Dose recommandée et modification posologique).
7.1 Populations particulières
Groupes vulnérables
On doit administrer le tramadol avec prudence aux patients présentant des antécédents d’abus de drogue ou d’alcool, et à des doses réduites aux patients fragilisés, aux patients dont la fonction pulmonaire est gravement compromise et à ceux qui sont atteints de la maladie d’Addison, d’hypothyroïdie, de myxœdème, de psychose toxique, d’hypertrophie prostatique ou de rétrécissement urétral.
Patients avec une insuffisance hépatique
RALIVIA est contre-indiqué chez les patients ayant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, insuffisance hépatique).
Patients avec une insuffisance rénale
RALIVIA est contre-indiqué chez les patients ayant une clairance de la créatinine inférieure à 30 mL/min (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, insuffisance rénale).
7.1.1 Femmes enceintes
Aucune étude n’a été effectuée chez l’être humain. RALIVIA traverse la barrière placentaire et son administration aux femmes enceintes n’est pas recommandée, à moins que, selon l’avis du professionnel de la santé, les bienfaits escomptés l’emportent sur les risques possibles.
Les femmes enceintes qui prennent des opioïdes ne doivent pas interrompre brusquement leur traitement, car cela peut entraîner des complications pendant la grossesse, comme une fausse couche ou une mort naissance. La réduction de la dose doit être lente et effectuée sous surveillance médicale pour éviter les événements indésirables graves pour le fœtus.
Le rapport moyen entre la concentration sérique de tramadol dans les veines ombilicales et les veines de la mère était de 0,83 chez 40 femmes qui ont reçu le tramadol durant le travail. Des cas de crises convulsives néonatales, de syndrome de sevrage néonatal, de mort fœtale et de mortalité ont été signalés en post-commercialisation avec des produits à base de chlorhydrate de tramadol à libération immédiate. On ignore l'effet de RALIVIA, s'il en est, sur la croissance, le développement et la maturation fonctionnelle de l'enfant.
L’utilisation prolongée d’opioïdes chez la mère durant la grossesse peut occasionner des signes de sevrage chez le nouveau-né. Contrairement au syndrome de sevrage des opioïdes chez les adultes, le syndrome de sevrage des opioïdes néonatal peut être potentiellement mortel (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance/Tolérance, Syndrome de sevrage néonatal (SSN) associé aux opioïdes).
7.1.2 Allaitement
Étant donné que les opioïdes peuvent traverser la barrière placentaire et qu’ils sont excrétés dans le lait maternel, l’utilisation de RALIVIA n’est pas recommandée chez les femmes enceintes et pendant le travail et l’accouchement à moins que, de l’avis du professionnel de la santé, les bienfaits potentiels l’emportent sur les risques. L’administration d’opioïdes à la mère peut entraîner une dépression respiratoire potentiellement mortelle chez le nouveau-né. Le naloxone, un médicament qui contrecarre les effets des opioïdes, devrait être facilement accessible si RALIVIA est utilisé dans cette population.
Certaines femmes métabolisent très rapidement le tramadol par le CYP2D6, ce qui peut entraîner des taux sériques de M1 dangereusement plus élevés que prévu et susceptibles d’être transmis à leurs nourrissons allaités. Par conséquent, l’utilisation maternelle de tramadol peut entraîner des effets indésirables graves, y compris la mort des nourrissons (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire).
7.1.3 Enfants
Enfants (< 18 ans) : La sécurité et l’efficacité de RALIVIA n’ont pas été étudiées chez les enfants. Par conséquent, l’utilisation de RALIVIA n’est pas recommandée chez les patients de moins de 18 ans. De plus, les patients adolescents (de 12 à 18 ans) qui sont obèses ou souffrent d’affections telles que l’apnée obstructive du sommeil ou une maladie pulmonaire grave peuvent être exposés à un risque accru de problèmes respiratoires graves; l’utilisation de RALIVIA n’est pas recommandée chez ces patients.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : En général, la dose doit être choisie avec soin chez les personnes âgées. La demi-vie d’élimination du tramadol peut être prolongée chez les patients de plus de 75 ans, ce qui augmente le potentiel d’événements indésirables. On devrait généralement débuter le traitement à la dose la plus faible en raison de la fréquence plus élevée d’une réduction de la fonction hépatique, rénale ou cardiaque et d’autres affections concomitantes ou d’autres traitements médicamenteux (voir 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées)
RALIVIA a été administré à 901 patients âgés ( 65 ans) dans le cadre d’essais cliniques. Parmi eux, 156 avaient 75 ans ou plus. Basé sur tous les groupes combinés, l’incidence des effets indésirables chez les patients de plus de 65 ans était semblable à celle des patients plus jeunes, sauf pour la constipation qui était plus élevée et les maux de tête qui étaient moindres chez les patients âgés de 65 ans ou plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables des comprimés à libération prolongée de RALIVIA (chlorhydrate de tramadol) sont similaires à ceux des autres analgésiques opioïdes et représentent une extension des effets pharmacologiques de la classe de médicaments. Les principaux risques associés aux opiacés incluent la dépression respiratoire et la dépression du système nerveux central et, à un moindre degré, la dépression circulatoire, l’arrêt respiratoire, le choc et l’arrêt cardiaque.
Sédation
La sédation est un effet secondaire fréquent des analgésiques opioïdes, spécialement chez les personnes n’ayant jamais reçu d’opioïdes. La sédation peut également se produire en partie parce que le soulagement de la douleur persistante permet souvent aux patients de récupérer d’une fatigue prolongée. La plupart des patients développent une tolérance aux effets sédatifs des opioïdes dans les trois à cinq jours et, si la sédation n’est pas trop marquée, n’auront besoin d’aucun traitement si ce n’est des paroles rassurantes. Si une sédation excessive persiste au-delà de quelques jours, on doit réduire la dose d’opioïde et envisager les autres causes possibles. Certaines de ces causes peuvent être, par exemple, l’administration concomitante d’un médicament dépresseur du SNC, l’insuffisance hépatique ou rénale, les métastases cérébrales, l’hypercalcémie et l’insuffisance respiratoire. S’il est nécessaire de réduire la dose, on peut l’augmenter de nouveau avec prudence après trois ou quatre jours s’il est évident que la douleur n’est pas bien maîtrisée. Des étourdissements et un manque de stabilité peuvent être dus à une hypotension orthostatique, en particulier chez les patients âgés ou fragilisés, et peuvent être soulagés si le patient s’allonge.
Nausée et vomissements
Les nausées sont un effet secondaire habituel au début du traitement par les analgésiques opioïdes, et on pense qu’elles sont provoquées par l’activation de la zone de déclenchement des chimiorécepteurs, la stimulation du système vestibulaire et le ralentissement de la vidange gastrique. La prévalence des nausées diminue quand on maintient le traitement par analgésiques opioïdes. Quand on instaure un traitement par opioïde en cas de douleur chronique, on doit envisager de prescrire systématiquement un antiémétique. Chez le patient atteint de cancer, la recherche des causes des nausées devrait inclure la constipation, l’occlusion intestinale, l’urémie, l’hypercalcémie, l’hépatomégalie, l’invasion tumorale du plexus cœliaque et l’utilisation concomitante de médicaments aux propriétés émétogènes. Des nausées persistantes, qui ne répondent pas à une réduction de la posologie, peuvent être dues à une stase gastrique liée aux opioïdes et peuvent être accompagnées d’autres symptômes, y compris l’anorexie, la satiété rapide, les vomissements et la sensation de plénitude abdominale. Ces symptômes répondent au traitement chronique par des agents stimulant la motilité digestive.
Constipation
Pratiquement tous les patients qui prennent des opioïdes de façon régulière éprouvent des problèmes de constipation. Chez certains patients, en particulier chez les personnes âgées ou alitées, un fécalome peut se former. Il est essentiel de mettre en garde les patients à cet égard et d’instaurer un régime approprié d’hygiène intestinale au début d’un traitement opioïde prolongé. Des laxatifs stimulants, des émollients fécaux et autres mesures appropriées seront utilisés, au besoin. Puisqu’un fécalome peut se présenter sous forme de diarrhée par regorgement, on doit exclure la présence de constipation chez les patients recevant un opioïde avant d’instaurer un traitement contre la diarrhée.
8.2 Effets indésirables observées dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
RALIVIA a été administré à un total de 3108 patients dans quatre études à double insu chez des patients souffrant de douleur arthritique ou de lombalgie chroniques et une étude ouverte d’un an auprès de patients souffrant de douleur chronique non maligne. Un total de 901 patients avait 65 ans ou plus.
Incidence des effets indésirables couramment observés lors des essais cliniques contrôlés
Les plus fréquents effets indésirables avec RALIVIA étaient les suivants : étourdissements, nausées, constipation, maux de tête.
Le tableau 2 présente l’incidence de tous les effets indésirables survenus chez au moins 1 % des patients dans quatre essais randomisés et contrôlés par placebo, qu’ils soient attribués ou non au médicament étudié selon l’investigateur. Les effets indésirables observés dans l’étude ouverte étaient semblables à ceux notés dans les 4 essais cliniques randomisés et contrôlés par placebo.
Tableau 2 : Effets indésirables : Essais contrôlés par placebo - Événements indésirables survenus au cours du traitement à une incidence d'au moins 1 % chez les patients prenant RALIVIA (avec une incidence supérieure à celle du groupe placebo)
| Flexible* (N=133) n (%) | RALIVIA | RALIVIA | RALIVIA | Total (N=1795) n (%) | Placebo (N=664) n (%) | |||||||
| 100 mg | 200 mg 1 | 300 mg 1 | ||||||||||
| 1 f.p.j. | f.p.j. | f.p.j. | ||||||||||
| (N=403) | (N=529) | (N=528) | ||||||||||
| n (%) | n (%) | n (%) | ||||||||||
Troubles oculaires Vision trouble | 0 (0.0) | 4 (1.0) | 2 (0.4) | 5 (0.9) | 14 (0.8) | 3 (0.5) | ||||||
Troubles gastro-intestinaux Nausées Constipation Diarrhées n.a.s. Vomissement n.a.s Bouche sèche Douleur abdominale supérieure Douleur abdominale n.a.s Dyspepsie Maux de gorge n.a.s | 33 (24.8) 32 (24.1) 12 (9.0) 10 (7.5) 4 (3.0) 3 (2.3) 3 (2.3) 2 (1.5) 3 (2.3) | 61 (15.1) 49 (12.2) 15 (3.7) 20 (5.0) 20 (5.0) 5 (1.2) 5 (1.2) 7 (1.7) 6 (1.5) | 102 (19.3) 76 (14.4) 38 (7.2) 36 (6.8) 29 (5.5) 12 (2.3) 6 (1.1) 10 (1.9) 5 (0.9) | 128 (24.2) 104 (19.7) 43 (8.1) 44 (8.3) 39 (7.4) 16 (3.0) 6 (1.1) 14 (2.7) 5 (0.9) | 377 (21.0) 321 (17.9) 118 (6.6) 129 (7.2) 110 (6.1) 41 (2.3) 24 (1.3) 38 (2.1) 22 (1.2) | 51 (7.7) 25 (3.8) 29 (4.4) 13 (2.0) 8 (1.2) 5 (0.8) 3 (0.5) 8 (1.2) 9 (1.4) | ||||||
| Flexible* (N=133) n (%) | RALIVIA | RALIVIA | RALIVIA | Total (N=1795) n (%) | Placebo (N=664) n (%) | |||||||
| 100 mg | 200 mg 1 | 300 mg 1 | ||||||||||
| 1 f.p.j. | f.p.j. | f.p.j. | ||||||||||
| (N=403) | (N=529) | (N=528) | ||||||||||
| n (%) | n (%) | n (%) | ||||||||||
Troubles généraux et aspect du site d'administration Asthénie Avoir des chaleurs Frissons Maladie semblable à l’influenza Douleur thoracique n.c.a. Léthargie Douleur n.a.s Chute Malaise Syndrome de sevrage Faiblesse | 10 (7.5) 4 (3.0) 3 (2.3) 3 (2.3) 3 (2.3) 3 (2.3) 2 (1.5) 2 (1.5) 2 (1.5) 2 (1.5) 1 (0.8) | 14 (3.5) 7 (1.7) 3 (0.7) 1 (0.2) 3 (0.7) 4 (1.0) 10 (2.5) 5 (1.2) 0 (0.0) 1 (0.2) 3 (0.7) | 29 (5.5) 7 (1.3) 3 (0.6) 7 (1.3) 4 (0.8) 4 (0.8) 16 (3.0) 5 (0.9) 1 (0.2) 2 (0.4) 11 (2.1) | 32 (6.1) 7 (1.3) 11 (2.1) 8 (1.5) 4 (0.8) 1 (0.2) 16 (3.0) 5 (0.9) 5 (0.9) 0 (0.0) 15 (2.8) | 98 (5.5) 28 (1.6) 27 (1.5) 23 (1.3) 17 (0.9) 14 (0.8) 49 (2.7) 19 (1.1) 10 (0.6) 7 (0.4) 39 (2.2) | 10 (1.5) 3(0.5) 2 (0.3) 4 (0.6) 4 (0.6) 3 (0.5) 14 (2.1) 3 (0.5) 0 (0.0) 0 (0.0) 5 (0.8) | ||||||
Infections et infestations Influenza Infection des voies respiratoires supérieures n.a.s Sinusite n.a.s | 9 (6.8) 5 (3.8) 3 (2.3) | 4 (1.0) 15 (3.7) 7 (1.7) | 4 (0.8) 12 (2.3) 13 (2.5) | 3 (0.6) 13 (2.5) 12 (2.3) | 23 (1.3) 49 (2.7) 40 (2.2) | 3 (0.5) 20 (3.0) 12 (1.8) | ||||||
Troubles du métabolisme et de l'alimentation Anorexie Baisse de l’appétit n.a.s Goutte | 3 (2.3) 2 (1.5) 2 (1.5) | 3 (0.7) 5 (1.2) 1 (0.2) | 7 (1.3) 9 (1.7) 0 (0.0) | 23 (4.4) 8 (1.5) 1 (0.2) | 48 (2.7) 31 (1.7) 5 (0.3) | 1 (0.2) 3 (0.5) 2 (0.3) | ||||||
| Flexible* (N=133) n (%) | RALIVIA | RALIVIA | RALIVIA | Total (N=1795) n (%) | Placebo (N=664) n (%) | |||||||
| 100 mg | 200 mg 1 | 300 mg 1 | ||||||||||
| 1 f.p.j. | f.p.j. | f.p.j. | ||||||||||
| (N=403) | (N=529) | (N=528) | ||||||||||
| n (%) | n (%) | n (%) | ||||||||||
Troubles musculo- squelettiques et des tissus conjonctifs Maux de dos Spasmes musculaires | 3 (2.3) 3 (2.3) | 11 (2.7) 4 (1.0) | 9 (1.7) 2 (0.4) | 8 (1.5) 3 (0.6) | 36 (2.0) 12 (0.7) | 10 (1.5) 4 (0.6) | ||||||
Troubles du système nerveux Étourdissements (excl. vertige) Maux de tête n.a.s Somnolence Insomnie n.c.a. Paresthésie n.c.a. Irritabilité Tremblements n.c.a. Étourdissements graves | 46 (34.6) 18 (13.5) 10 (7.5) 8 (6.0) 3 (2.3) 3 (2.3) 1 (0.8) 0 (0.0) | 64 (15.9) 49 (12.2) 33 (8.2) 26 (6.5) 1 (0.2) 2 (0.5) 3 (0.7) 2 (0.5) | 95 (18.0) 78 (14.7) 46 (8.7) 42 (7.9) 3 (0.6) 3 (0.6) 4 (0.8) 7 (1.3) | 108 (20.5) 65 (12.3) 32 (6.1) 54 (10.2) 3 (0.6) 3 (0.6) 14 (2.7) 3 (0.6) | 370 (22.6) 242 (13.5) 162 (9.0) 152 (8.5) 15 (0.8) 12 (0.7) 24 (1.3) 16 (0.9) | 54 (8.1) 77 (11.6) 11 (1.7) 22 (3.3) 7 (1.1) 3 (0.5) 1 (0.2) 2 (0.3) | ||||||
Troubles psychiatriques Agitation Nervosité Anxiété n.c.a. Dépression n.c.a. | 2 (1.5) 0 (0.0) 0 (0.0) 0 (0.0) | 3 (0.7) 7 (1.7) 2 (0.5) 2 (0.5) | 2 (0.4) 13 (2.5) 9 (1.7) 4 (0.8) | 10 (1.9) 20 (3.8) 15 (2.8) 8 (1.5) | 18 (1.0) 48 (2.7) 28 (1.6) 17 (0.9) | 2 (0.3) 5 (0.8) 4 (0.6) 2 (0.3) | ||||||
Troubles rénaux et urinaires Hématurie Difficultés urinaires | 3 (2.3) 2 (1.5) | 1 (0.2) 2 (0.5) | 2 (0.4) 0 (0.0) | 6 (1.1) 5 (0.9) | 13 (0.7) 11 (0.6) | 1 (0.2) 2 (0.3) | ||||||
| Flexible* (N=133) n (%) | RALIVIA | RALIVIA | RALIVIA | Total (N=1795) n (%) | Placebo (N=664) n (%) | |||||||
| 100 mg | 200 mg 1 | 300 mg 1 | ||||||||||
| 1 f.p.j. | f.p.j. | f.p.j. | ||||||||||
| (N=403) | (N=529) | (N=528) | ||||||||||
| n (%) | n (%) | n (%) | ||||||||||
Troubles respiratoires, thoraciques et médiastinaux Éternuements Rhinorrhée | 0 (0.0) 1 (0.8) | 10 (2.5) 8 (2.0) | 10 (1.9) 11 (2.1) | 12 (2.3) 7 (1.3) | 36 (2.0) 28 (1.6) | 2 (0.3) 5 (0.8) | ||||||
Troubles cutanés et sous-cutanés Prurit n.a.s Augmentation des sueurs Dermatite n.a.s Urticaire n.a.s Contusion | 9 (6.8) 5 (3.8) 5 (3.8) 2 (1.5) 1 (0.8) | 25 (6.2) 6 (1.5) 5 (1.2) 1 (0.2) 5 (1.2) | 36 (6.8) 9 (1.7) 9 (1.7) 2 (0.4) 6 (1.1.) | 31 (5.9) 18 (3.4) 13 (2.5) 1 (0.2) 4 (0.8) | 125 (7.0) 51 (2.8) 35 (1.9) 8 (0.4) 17 (0.9) | 6 (0.9) 1 (0.2) 10 (1.5) 3 (0.5) 1 (0.2) | ||||||
Troubles vasculaires Bouffées vasomotrices Hypotension orthostatique Vasodilatation Bouffées de chaleur n.a.s | 13 (9.8) 3 (2.3) 2 (1.5) 0 (0.0) | 31 (7.7) 7 (1.7) 1 (0.2) 4 (1.0) | 47 (8.9) 21 (4.0) 4 (0.8) 11 (2.1) | 42 (8.0) 18 (3.4) 2 (0.4) 13 (2.5) | 165 (9.2) 60 (3.3) 14 (0.8) 32 (1.8) | 26 (3.9) 15 (2.3) 3 (0.5) 5 (0.8) | ||||||
* Les patients participant à l’étude à dose flexible ont reçu 200 à 400 mg de RALIVIA par jour.
La liste suivante comprend les effets indésirables rapportés durant les quatre essais contrôlés par placebo et l’étude ouverte (n = 3108) :
Effets indésirables dont l’incidence était d’au moins 1 % et non observés dans les essais contrôlés par placebo.
- Troubles généraux : pyrexie.
- Infections et infestations : bronchite, gastro-entérite virale, nasopharyngite.
- Troubles musculo-squelettiques, des tissus conjonctifs et des os : douleur au cou, arthralgie.
- Troubles du système nerveux : hypoesthésie.
- Troubles respiratoires, thoraciques et médiastinaux : dyspnée, congestion nasale, congestion des sinus.
Les effets indésirables suivants sont observés moins fréquemment avec les analgésiques opioïdes et incluent les effets signalés lors des essais cliniques menés sur RALIVIA, qu’ils soient liés ou non au chlorhydrate de tramadol.
8.3 Effets indésirables identifiés peu courantes observées au cours des essais cliniques
Cardiovasculaire
- Troubles cardiovasculaires : palpitations, infarctus du myocarde.
- Troubles vasculaires : aggravation de l’hypertension, hypertension, ischémie périphérique.
Dermatologique
- Troubles cutanés et sous-cutanés : contusion, moiteur, sueurs nocturnes, urticaire, piloérection.
- Troubles musculo-squelettiques, des tissus conjonctifs et des os : raideur articulaire, myalgie, crampes musculaires, spasmes musculaires, contractions musculaires, aggravation de l’arthrose.
Gastrointestinale
- Troubles gastro-intestinaux : flatulence, constipation aggravée, maux de dents, pancréatite.
Généralités et SNC
- Troubles généraux : se sentir agité, œdème des membres inférieurs, frissons, enflure des articulations, malaise, syndrome de sevrage, œdème périphérique.
- Troubles de l’oreille : acouphène.
- Troubles du système nerveux : migraine, syncope, troubles de l'attention, aggravation des étourdissements, vertiges, sédation.
- Troubles psychiatriques : irritabilité, baisse de la libido, humeur euphorique, troubles du sommeil, agitation, désorientation, rêves anormaux.
Génito-urinaire
- Troubles rénaux et urinaires : difficultés de miction, fréquence urinaire, rétention urinaire, dysurie, hématurie.
Respiratoire
- Troubles respiratoires, thoraciques et médiastinaux : bâillement.
Autres
- Troubles hépatobiliaires : cholélithiase, cholécystite.
- Infections et infestations : appendicite, cellulite, infection de l’oreille, gastro-entérite, pneumonie, infection des voies urinaires, infection virale.
- Blessure et empoisonnement : entorse articulaire, blessure musculaire.
- Investigations : augmentation des battements du cœur, tests anormaux de la fonction hépatique, augmentation de la tension artérielle, augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation de la glycémie.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Au cours des essais cliniques où on a noté des anomalies cliniques (n = 230), on a signalé les anomalies de laboratoire suivantes : augmentation de l'alanine aminotransférase (0,8 %), augmentation de l’aspartate aminotransférase (0,7 %), anomalies des tests de la fonction rénale n.a.s. (0,4 %), augmentation de la lactate déshydrogénase sanguine (0,3 %), augmentation du nombre de leucocytes (0,3 %), augmentation de l’alcaline phosphatase sanguine n.s.a. (0,3 %), diminution des hématocrites (0,3 %), hémorragie rectale (0,3 %) et hypokaliémie (0,3 %).
Les anomalies suivantes sont survenues chez 0,2 % des patients : diminution du nombre de globules rouges, diminution de l’hémoglobine, augmentation du taux de calcium sanguin, augmentation de la créatinine sanguine, anémie n.a.s., baisse du taux de potassium sanguin, augmentation du nombre de neutrophiles.
Les anomalies suivantes sont survenues chez 0,1 % des patients : thrombocythémie, augmentation du taux de potassium sanguin, augmentation du taux de bilirubine sanguine, sang dans les selles, augmentation de l’hémoglobine, hypercalcémie, augmentation des hématocrites, augmentation du taux des polynucléaires des éosinophiles, augmentation du taux de sodium dans le sang et hyponatrémie.
Les anomalies suivantes sont survenues chez un seul patient : baisse du taux de sodium dans le sang, hyperkaliémie, baisse du taux de calcium sanguin, hypophosphatémie, hémoptysie, hématémèse, augmentation du nombre de globules rouges, augmentation du nombre de granulocytes neutrophiles à noyau en bâtonnet, augmentation du nombre de monocytes et augmentation du nombre de lymphocytes.
8.5 Effets indésirables identifiés après la mise en marché
Autres effets indésirables signalés précédemment lors des essais cliniques et incidents signalés après la mise en marché concernant le chlorhydrate de tramadol
Les événements indésirables qui ont été signalés avec l'utilisation de produits à base de tramadol sont les suivants : réactions allergiques (notamment anaphylaxie, angiœdème et urticaire, syndrome de Stevens-Johnson), bradycardie, convulsions, pharmacodépendance, hyperactivité, hypoactivité, dépression respiratoire, trouble de la mémoire et amnésie. D'autres événements indésirables qui ont été signalés avec l'utilisation des produits à base de tramadol et pour lesquels une association causale n'a pas été déterminée comprennent : difficulté à se concentrer, hépatite, insuffisance hépatique, œdème pulmonaire et tendances suicidaires.
Le syndrome sérotoninergique (dont les symptômes peuvent comprendre changement d'état mental, hyperréflexie, fièvre, frisson, tremblement, agitation, diaphorèse, convulsions et coma) a été signalé avec le tramadol en utilisation concomitante avec d'autres agents sérotoninergiques comme les ISRS et les IMAO.
Un allongement de l’intervalle QT à l’électrocardiogramme, une fibrillation ventriculaire et une tachycardie ventriculaire ont été signalés lors de l’utilisation après la mise sur le marché.
Des cas d'hypoglycémie ont été rapportés chez des patients non diabétiques prenant tramadol comme chez des patients présentant des facteurs de risque prédisposant, comme le diabète, un âge avancé ou une insuffisance rénale. Il faut user de prudence lorsqu'on prescrit du tramadol à un diabétique. Une surveillance plus étroite de la glycémie peut s'imposer, surtout au début du traitement ou si on augmente la dose.
Déficience en androgènes
L’utilisation chronique d’opioïdes peut influencer l’axe hypothalamo-hypophyso-gonadique, conduisant à une déficience en androgènes qui pourrait se manifester par une baisse de libido, l’impotence, la dysfonction érectile, l’aménorrhée ou l’infertilité. Le lien causal des opioïdes au sein du syndrome clinique de l’hypogonadisme demeure inconnu puisque les divers facteurs de stress médicaux, physiques, psychologiques de même que ceux liés au mode de vie pouvant influencer les taux d’hormones gonadiques n’ont pas été adéquatement contrôlés lors des études cliniques conduites à ce jour. Les patients manifestant des symptômes de déficience en androgènes devraient se soumettre à une évaluation en laboratoire.
Hallucinations
Des hallucinations visuelles et auditives ont été reportées, avec des doses thérapeutiques de tramadol après la mise en marché, à un taux plus élevé chez les personnes âgées comparativement aux patients plus jeunes. Ceci est conforme avec les facteurs de risque potentiels de la polypharmacie, des insuffisances rénales et hépatiques, ainsi que des conditions de comorbidités plus communes chez les personnes âgées.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses sérieuses
9.2 Aperçu des interactions médicamenteuses
D'après les études in vitro, il est peu probable que le tramadol inhibe le métabolisme d'autres médicaments transformés par le CYP 3A4, lors d'une administration concomitante à des doses thérapeutiques.
Le tramadol ne semble pas induire son propre métabolisme chez l'être humain, les pics plasmatiques observés après l'administration de doses orales multiples étant plus élevés que les taux prévus d'après les données des doses uniques.
Le tramadol induit légèrement les voies de métabolisation de certains médicaments chez des espèces animales.
Interactions médicamenteuses sérieuses
- L’utilisation concomitante des opioïdes avec des benzodiazépines ou d’autres antidépresseurs du système nerveux central (SNC), incluant l’alcool, peut en résoudre a de profonde sédation, des dépressions respiratoires, un coma, ou la mort (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique et 9.2 Aperçu des interactions médicamenteuses).
- Les inhibiteurs non sélectifs de la monoamine-oxydase (IMAO) (ou une utilisation de cette médications dans les 14 jours) (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
Interaction avec les benzodiazépines et autres dépresseurs du système nerveux central (SNC) incluant l’alcool)
En raison de l’effet pharmacologique additif, l’utilisation concomitante de benzodiazépines et autres dépresseurs du SNC (p.ex. d’autres opioïdes, gabapentinoïdes tels que la prégabaline, baclofène, hypnosédatifs, antidépresseurs, anxiolytiques, tranquillisants, relaxants musculaires, anesthésiques généraux, antipsychotiques, phénothiazines, neuroleptiques, antihistaminiques, antiémétiques et alcool) et tous bêtabloquants, augmente le risque de dépression respiratoire, de sédation profonde, de coma ou de mort. Réservez la prescription concomitante de ces médicaments aux patients pour qui les traitements alternatifs sont inadéquats. Limitez la posologie et la durée au minimum requis. Effectuez un suivi attentif des patients pour tous signes de dépression respiratoire et de sédation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Interactions avec des dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) et Conduire ou de faire fonctionner une machine). Il ne faut pas consommer d’alcool pendant la prise de RALIVIA, car cela peut augmenter le risque de subir des effets secondaires dangereux.
9.3 Interactions médicament-comportement
L’utilisation en concomitance avec l’alcool devrait être évitée (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCATIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS).
9.4 Interactions médicament-médicament
Les médicaments apparaissant ci-bas sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 - Interactions médicamenteuses établies ou potentielles
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
| Inhibiteurs de la monoamine oxydase (IMAO) | CT | L'administration de tramadol peut augmenter le risque de convulsions chez les patients prenant des IMAO. | Le tramadol est contre-indiqué chez les patients recevant des IMAO ou ayant utilisé des IMAO au cours des 14 derniers jours (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Risque de convulsions). | ||||
Médicaments abaissant le seuil de convulsion (par exemple, ISRS, antidépresseurs tricycliques (ATC), antipsychotiques) | CT | L'utilisation concomitante avec le tramadol peut augmenter le potentiel de provoquer des convulsions | Une prudence est de mise (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Risque de convulsions). | ||||
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
Agents sérotoninergiques (par exemple, ISRS, IRSN) | CT | La coadministration avec le tramadol peut augmenter le risque de convulsions et de syndrome sérotoninergique | Une prudence est de mise (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Toxicité sérotoninergique/ Syndrome sérotoninergique) | ||||
Dépresseurs du SNC (par exemple, alcool, benzodiazépines, analgésiques à action centrale, opioïdes et médicaments psychotropes) | CT | L'administration concomitante avec le tramadol peut entraîner une sédation profonde, une dépression respiratoire, un coma et la mort | Voir 3 ENCADRÉE DES MISES EN GARDE ET PRÉCAUTIONS SÉRIEUSES, Risques liés à l'utilisation concomitante avec des benzodiazépines ou d'autres dépresseurs du SNC ; 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Interactions avec les dépresseurs du système nerveux central (y compris les benzodiazépines et l'alcool). | ||||
Inducteurs du CYP3A4 (par exemple, carbamazépine) | CT | Peut réduire de manière significative l'effet analgésique du tramadol. | En raison du risque de convulsions associé au tramadol, l'administration concomitante de RALIVIA et de carbamazépine n'est pas recommandée. | ||||
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
Inhibiteurs du CYP2D6 (par exemple, quinidine, fluoxétine, paroxétine, amitriptyline) | C | Les inhibiteurs du CYP2D6 peuvent inhiber le métabolisme du tramadol, entraînant une augmentation des concentrations sériques de tramadol et une diminution des concentrations de son métabolite O-déméthylé (M1). L'administration de 200 mg de quinidine deux heures avant l'administration de RALIVIA 100 mg a entraîné une augmentation de l'exposition au tramadol de 50 à 60 % et une diminution de l'exposition au M1 de 60 à 65 %. Les études d'interaction médicamenteuse in vitro dans des microsomes hépatiques humains ont indiqué que le tramadol n'a aucun effet sur le métabolisme de la quinidine. La coadministration de quinidine n'a pas réduit l'effet analgésique du tramadol dans les modèles de douleur expérimentale chez l'homme. | L'administration concomitante d'inhibiteurs du CYP2D6 peut réduire la clairance métabolique du tramadol, augmentant ainsi le risque d'événements indésirables graves, y compris les convulsions, le syndrome sérotoninergique et la prolongation de l'intervalle QTc, pouvant entraîner des arythmies cardiaques. | ||||
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
Inhibiteurs du CYP3A4 (par exemple, kétoconazole, érythromycine) ou inducteurs du CYP3A4 (par exemple, rifampicine, millepertuis) | CT | Cela peut entraîner une exposition modifiée au tramadol et une réduction de la clairance métabolique | L'administration concomitante d'inhibiteurs du CYP3A4 peut augmenter le risque d'événements indésirables graves, y compris les convulsions, le syndrome sérotoninergique et la prolongation de l'intervalle QTc, pouvant entraîner des arythmies cardiaques. | ||||
Médicaments prolongeant l'intervalle QTc Antiarythmiques de classe IA (par exemple, quinidine, procainamide, disopyramide) Antiarythmiques de classe III (par exemple, amiodarone, sotalol, ibutilide, dronédarone) Antiarythmiques de classe 1C (par exemple, flécaïnide, propafénone) Antipsychotiques (par exemple, chlorpromazine, pimozide, halopéridol, droperidol, ziprasidone, rispéridone) Antidépresseurs (par exemple, fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques/tétracycli ques [par exemple, amitriptyline, imipramine, maprotiline]) Opioïdes (par exemple, méthadone) Antibiotiques macrolides et analogues (par exemple, érythromycine, | CT | Cela peut augmenter le risque de torsades de pointes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Prolongation de l'intervalle QTc. | L'utilisation concomitante de RALIVIA avec des médicaments prolongeant l'intervalle QTc doit être évitée. |
clarithromycine, azithromycine, tacrolimus) Antibiotiques quinolones (par exemple, moxifloxacine, lévofloxacine, ciprofloxacine) Pentamidine Antipaludiques (par exemple, quinine, chloroquine) Antifongiques azolés (par exemple, kétoconazole, fluconazole, voriconazole) Dompéridone Antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (par exemple, ondansétron) Inhibiteurs de la tyrosine kinase (par exemple, sunitinib, nilotinib, cétinib, vandétanib) Trioxyde d'arsenic Inhibiteurs des histones déacétylases (par exemple, vorinostat) Agonistes des récepteurs adrénergiques bêta-2 (par exemple, |
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
| salmétérol, formotérol) | |||||||
Médicaments affectant les électrolytes* (par exemple, diurétiques de l'anse, diurétiques thiazidiques et apparentés, laxatifs, lavements, amphotéricine B, corticostéroïdes à forte dose et inhibiteurs de la pompe à protons) | CT | N/A | L'utilisation de RALIVIA avec des médicaments pouvant diminuer les niveaux d'électrolytes doit être évitée autant que possible. | ||||
| Cimetidine | CT | L'administration concomitante de comprimés de tramadol à libération immédiate avec de la cimétidine n'entraîne pas de changements cliniquement significatifs dans la pharmacocinétique du tramadol. | Aucune modification du schéma posologique de RALIVIA avec de la cimétidine n'est recommandée. | ||||
| Digoxine | CT | Toxicité Digoxine | La toxicité de la digoxine est survenue rarement lors de la coadministration de digoxine et de tramadol. | ||||
| Inhibiteurs de protéase, par exemple, ritonavir | CT | Peut augmenter la concentration sérique de tramadol. | La coadministration de ritonavir peut entraîner une toxicité du tramadol. | ||||
| Nom | Preuve de | Effet | Commentaire clinique | ||||
| propre/commun | la source | ||||||
| Warfarine et autres anticoagulants coumariniques | CT | Modification de l'effet de la warfarine, y compris une élévation des temps de prothrombine. | Il existe de rares rapports de modification de l'effet de la warfarine, y compris une élévation des temps de prothrombine lors de la coadministration de warfarine et de tramadol. Bien que de tels changements aient généralement eu une signification clinique limitée pour les produits individuels, une évaluation périodique du temps de prothrombine devrait être effectuée lorsque les comprimés de RALIVIA et les composés similaires à la warfarine sont administrés simultanément. | ||||
Legend: C = Cas d’étude CT = essai clinique; T = Théorique
* La liste ci-dessus des médicaments susceptibles d'interagir n'est pas exhaustive. Il convient de consulter les sources d'information actuelles pour les nouveaux médicaments qui prolongent l'intervalle QTc ou diminuent les électrolytes, ainsi que pour les médicaments plus anciens pour lesquels ces effets ont récemment été établis (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8.5 Réactions indésirables après la mise sur le marché ; 10.2 Pharmacodynamie, Électrophysiologie cardiaque).
9.5 Interactions médicament-aliment
Suite à l’administration d’une dose unique de 200 mg de RALIVIA avec un repas riche en matières grasses, la Cmax et l’ASC0-∞ du tramadol ont diminué de 28 % et 14 %, respectivement, comparativement à ceux qui étaient à jeun. La Tmax moyenne a augmenté de 3 h (de 14 h à jeun à 17 h suite à un repas). Bien que l’on puisse prendre RALIVIA avec ou sans aliments, il est préférable de le prendre toujours de la même façon.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les plante médicinale n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tramadol est un analgésique opiacé synthétique à action centrale. Son mode d'action n'a pas été entièrement élucidé mais les tests sur les animaux indiquent qu'il reposerait sur au moins deux mécanismes complémentaires : la liaison de la substance mère et du métabolite M1 aux récepteurs opiacés « mu » et une faible inhibition du recaptage de la noradrénaline et de la sérotonine.
L'activité opiacée est attribuable à la faible affinité de la substance mère et à la plus forte affinité du métabolite O-déméthylé M1 pour les récepteurs « mu ». Dans les modèles animaux, le métabolite M1 a un effet analgésique jusqu'à six fois plus puissant que le tramadol et une affinité pour les récepteurs opiacés « mu » 200 fois plus élevée que le tramadol. L'analgésie produite par le tramadol n'est que partiellement neutralisée par la naloxone, antagoniste des opiacés, dans plusieurs tests sur les animaux. La contribution relative du tramadol et du métabolite M1 à l'analgésie chez l'être humain est fonction de la concentration plasmatique de chaque composé.
Dans les tests in vitro, le tramadol a inhibé le recaptage de la noradrénaline et de la sérotonine, tout comme certains autres analgésiques opiacés. Ces mécanismes pourraient contribuer indépendamment au profil analgésique global du tramadol. Le lien entre l'efficacité et l'exposition au tramadol et au M1 n'a pas été évalué au cours des études cliniques sur RALIVIA.
Hormis son effet analgésique, le tramadol peut causer une pléiade de symptômes associés aux opiacés (étourdissements, somnolence, nausées, constipation, transpiration, prurit). Contrairement à la morphine, le tramadol n'a pas causé de libération d'histamine. Le tramadol cause moins de dépression respiratoire que les autres opiacés et n'a pas d'effets cardiaques importants. À doses thérapeutiques, le tramadol n'a pas d'effet sur la fréquence cardiaque, la fonction ventriculaire gauche ou l'index cardiaque. On a observé de l'hypotension orthostatique.
10.2 Pharmacodynamique
Le tramadol est un analgésique à action centrale, mais il est atypique en ce qu’il a au moins deux mécanismes d’action complémentaires. Il est un antagoniste aux récepteurs mu-, delta- et kappa- des opiacés, avec une plus grande affinité pour le récepteur mu-. Les autres mécanismes qui contribuent à son effet analgésique sont l’inhibition du recaptage neuronal de la noradrénaline et de la sérotonine, que l’on croit responsables de l’activation des voies inhibitrices de la douleur dans la corne dorsale de la moelle épinière. Il en résulte que l’analgésie induite par le tramadol n’est que partiellement antagonisée pat l’antagoniste des opiacés, la naloxone. Elle est aussi antagonisée par les antagonistes du récepteur α2.
L’activité opiacée du tramadol est due à la fois à une faible affinité de liaison du composé d’origine et à une plus forte affinité de liaison du métabolite O-déméthylé (M1) au récepteur opiacé mu. L’affinité du tramadol pour le récepteur mu est 10 fois moindre que la codéine, 200 fois moindre que l’O-desméthyltramadol, et 6 000 fois moindre que la morphine. L’affinité du tramadol pour les récepteurs opiacés delta et kappa est de 20 à 25 fois moindre que pour les récepteurs mu. L’énantiomère (+) a une affinité 20 fois plus élevée pour le récepteur opiacé mu que pour l’énantiomère (-).
Le tramadol inhibe le recaptage neuronal de la sérotonine et augmente aussi sa libération par un mécanisme pré-synaptique. L’énantiomère (+) est plus puissant que l’énantiomère (-) à inhiber le recaptage de la sérotonine. Réciproquement, l’énantiomère (-) est plus puissant que l’énantiomère (+) à inhiber le recaptage de la noradrénaline, et il augmente aussi la libération de la noradrénaline par la stimulation d’un autorécepteur présynaptique.
Les deux énantiomères ont des effets antinociceptifs chez l’animal et des effets analgésiques chez l’humain, et l’interaction entre les deux énantiomères est synergique. Cependant, pour les effets indésirables, l’interaction est moins qu’additive (performance de la tige tournante), additive (motilité du colon) ou antagoniste (paramètres cardiovasculaires et respiratoires). Les effets sur la motilité gastro-intestinale et la respiration sont moindres qu’avec la morphine, corroborant les observations cliniques, à savoir moins de constipation et de dépression respiratoire aux doses recommandées.
L'administration de naloxone n'antagonise que partiellement les effets antinociceptifs et analgésiques du tramadol chez l'animal et l'humain, indiquant une contribution de mécanismes analgésiques non opiacés. Chez l'animal et l'humain, l'effet du tramadol est atténué par l'antagoniste du récepteur α2 adrénergique, la yohimbine, et chez l'animal, l'antagoniste de la sérotonine, le «rianserin», atténue l'effet antinociceptif du tramadol. Cela indique le potentiel d'une contribution à l'effet analgésique du tramadol par modulation des voies inhibitrices monoaminergiques de la douleur dans la corne dorsale, en plus d'un effet opioïdergique.
Électrophysiologie cardiaque
Dans une étude d’évaluation de l’ECG randomisée, à double insu, croisée à 4 voies, contrôlée par placebo et par groupe témoin positif et à doses multiples réalisée chez des sujets sains (N = 62), les traitements au tramadol suivants ont été mis à l’essai : A) 100 mg toutes les 6 h les jours 1 à 3 (400 mg/jour) et une dose unique de 100 mg le jour 4 et B) 150 mg toutes les 6 heures (600 mg/jour) les jours 1 à 3 et une dose unique de 150 mg le jour 4. La dose maximale pour RALIVIA est de 300 mg/jour. Dans les deux groupes de traitement, la différence maximale de variation moyenne de l’intervalle QTcF de référence par rapport au placebo survenait à 8 h : 5,5 ms (IC de 90 %: 3,2, 7,8) dans le groupe de traitement de 400 mg/jour et 6,5 ms (IC de 90 % : 4,1, 8,8) dans le groupe de traitement de 600 mg/jour. Les deux groupes de traitement se situaient dans les limites du seuil de 10 ms pour l’allongement de l’intervalle QT (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; 8.5 Effets indésirables observées après la mise en marché; 9.4 Interactions médicament-médicament, Médicaments qui allongent l’intervalle QTc; 4.2 Dose recommandée et modification posologique et 5 SURDOSAGE).
Système nerveux central
Le chlorhydrate de tramadol entraîne une dépression respiratoire en agissant directement sur les centres respiratoires du tronc cérébral. La dépression respiratoire implique une baisse de l’aptitude des centres du tronc cérébral à répondre aux augmentations de la tension de CO2 et à la stimulation électrique.
Le chlorhydrate de tramadol a un effet dépresseur sur le réflexe de la toux en agissant directement sur le centre de la toux dans le bulbe rachidien. Des effets antitussifs peuvent se manifester avec des doses inférieures à celles qui sont généralement requises pour obtenir l’analgésie.
Le chlorhydrate de tramadol entraîne le myosis, même dans l’obscurité totale. Les micropupilles sont un signe de surdose d’opiacés, mais elles ne sont pas pathognomoniques (par exemple, les lésions pontiques d’origine hémorragique ou ischémique peuvent produire des résultats similaires). Il est possible d’observer une mydriase prononcée, plutôt qu’un myosis et de l’hypoxie, dans le contexte d’une surdose de tramadol.
Voies gastro-intestinales et autres muscles lisses
Le chlorhydrate de tramadol cause une diminution de la motilité associée à une augmentation du tonus des muscles lisses dans l’antre de l’estomac et dans le duodénum. La digestion des aliments dans l’intestin grêle est retardée et les contractions propulsives diminuent. Les ondes péristaltiques propulsives du côlon diminuent, alors que le tonus peut augmenter jusqu’au spasme, entraînant la constipation. Les autres effets liés aux opiacés peuvent comprendre une réduction des sécrétions gastriques, biliaires et pancréatiques, un spasme du sphincter d’Oddi et des élévations passagères de la concentration sérique d’amylase.
Système endocrinien
Les opiacés peuvent influencer les axes hypothalamo-hypophyso-surrénalien ou hypothalamo-hypophyso-gonadique. Parmi les changements observés, on constate une augmentation de la concentration sérique de prolactine et une diminution de la concentration plasmatique de cortisol et de testostérone. Des signes cliniques et des symptômes dus à ces changements hormonaux peuvent se manifester.
Système immunitaire
Les études in vitro et les études expérimentales sur les animaux indiquent que les opioïdes ont divers effets sur les fonctions immunitaires, selon le contexte dans lequel ils sont utilisés. La signification clinique de ces constatations est inconnue.
10.3 Pharmacocinétique
L'activité analgésique du tramadol est attribuable à la substance mère et au métabolite M1. RALIVIA est administré comme racémique et les formes [-] et [+] du tramadol et de M1 sont détectées dans la circulation sanguine.
Chez les sujets sains, les propriétés pharmacocinétiques de RALIVIA sont approximativement proportionnelles à la dose entre 100 et 400 mg. Toutefois, les valeurs observées de l’ASC pour le tramadol à une posologie de 400 mg étaient 26 % plus élevées que les valeurs prédites en se basant sur les valeurs de l’ASC pour la dose de 200 mg. On ignore l’importance clinique de ce résultat et on ne l’a pas étudié.
Absorption
Comme on peut s’y attendre en raison de la libération de cette formulation, on observe un délai dans l’absorption du médicament suite à l’administration de RALIVIA. Après l'administration de comprimés de RALIVIA à des volontaires en bonne santé, la concentration plasmatique maximale moyenne du tramadol et de M1 est atteinte environ 12 et 15 h respectivement, après l’administration. La concentration plasmatique du tramadol et de MI à l'état d'équilibre est atteinte dans les 4 jours suite à l’administration de RALIVIA une fois par jour.
Distribution
Suite à l’administration intraveineuse de 100 mg, le volume de distribution du tramadol était de 2,6 et de 2,9 L/kg chez les hommes et les femmes, respectivement. La liaison protéinique plasmatique est d’environ 20 % et semble indépendante de la concentration jusqu’à 10 mcg/mL. La saturation de la liaison aux protéines plasmatiques survient seulement à des concentrations hors de la gamme posologique cliniquement pertinente.
Métabolisme
Le tramadol est fortement métabolisé après l'administration orale. La principale voie métabolique semble être la N-déméthylation (par l’intermédiaire du CYP 3A4 et du CYP 2B6), l'O-déméthylation (par l’intermédiaire du CYP 2D6) et la glucuronidation ou sulfatation dans le foie. Seul un métabolite (mono-O-desméthyltramadol—dénoté M1) est pharmacologiquement actif dans les modèles animaux. La formation de M1 est tributaire de l'isoenzyme CYP 2D6 et est sujet à l’inhibition, ce qui pourrait affecter la réponse thérapeutique (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Élimination
Le tramadol est éliminé principalement par métabolisme dans le foie et les métabolites sont éliminés principalement par les reins. Environ 30 % de la dose est excrétée dans l'urine sous forme inchangée, alors que 60 % de la dose est excrétée comme métabolites. Le reste est excrété soit comme métabolites non identifiés ou non extractibles. Après l’administration de RALIVIA, la demi-vie d'élimination plasmatique terminale moyenne du tramadol et du M1 racémiques est d’environ 7,9 et 8,8 h, respectivement.
Effet des aliments
Suite à l’administration d’une dose unique de 200 mg de RALIVIA avec un repas riche en matières grasses, la Cmax et l’ASC0-∞ du tramadol ont diminué de 28 % et 14 %, respectivement, comparativement à ceux qui étaient à jeun. La Tmax moyenne a augmenté de 3 h (de 14 h à jeun à 17 h suite à un repas). Bien que l’on puisse prendre RALIVIA avec ou sans aliments, il est préférable de le prendre toujours de la même façon.
Populations particulières et états pathologiques
Les facteurs ou les affections modifiant la capacité métabolique (comme une hépatopathie, l'insuffisance cardiaque, l'âge, une médication concomitante, etc.) ou l'élimination pourraient exercer une influence sur le degré et la vitesse de l'accumulation des métabolites actifs du bupropion. L'élimination des principaux métabolites du bupropion peut être influencée par une dysfonction rénale ou hépatique parce que ces métabolites sont des composants modérément polaires et qu'ils sont probablement soumis à un autre métabolisme ou à une conjugaison dans le foie avant l'élimination urinaire.
Populations et états pathologiques particuliers
- Enfants (< 18 ans) : Les propriétés pharmacocinétiques de RALIVIA n'ont pas été étudiées chez la population pédiatrique. RALIVIA ne devrait pas être administré aux patients de moins de 18 ans.
- Personnes âgées (> 65 ans) : Les sujets en santé, âgés de 65 à 75 ans, ont des concentrations plasmatiques de tramadol et des demi-vies d'élimination comparables à celles observées chez des sujets sains de moins de 65 ans. RALIVIA devrait être administré avec une plus grande prudence chez les patients de plus de 75 ans en raison du potentiel plus élevé d'événements indésirables dans cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET ADMINISTRATION).
Sexe: Basé sur les études regroupées sur la pharmacocinétique à dose multiple de
RALIVIA auprès de 166 sujets sains (111 hommes et 55 femmes), les valeurs de l’ASC ajustée selon la dose pour le tramadol étaient légèrement plus élevées chez les femmes que chez les hommes. On a noté beaucoup de chevauchement dans les valeurs de l’ASC ajustée selon la dose entre les hommes et les femmes et, par conséquent, on ne recommande pas d’ajuster la dose en fonction du sexe du patient.
Origine ethnique : En raison du nombre restreint d’asiatiques, d’hispaniques et d’autres races, on ne peut tirer aucune conclusion sur les propriétés pharmacocinétiques du tramadol chez ces populations.
Certains patients sont des métaboliseurs ultrarapides du tramadol par le CYP2D6 en raison d’un génotype particulier. Ces personnes convertissent le tramadol en son métabolite actif, M1, plus rapidement et plus complètement que d’autres, donnant lieu à des concentrations sériques de M1 plus élevées que prévu. La prévalence de ce phénotype de CYP2D6 varie grandement et a été évaluée entre 0,5 et 1 % chez les Chinois, les Japonais et les Hispaniques et entre 1 et 10 % chez les personnes de race blanche, à 3 % chez les Afro-Américains et entre 16 et 28 % chez les Nord-Africains, les Éthiopiens et les Arabes. Les données pour les autres groupes ethniques ne sont pas accessibles (voir 7.1.2 Allaitement).
Inversement, certains patients présentent un phénotype CYP2D6 de métaboliseur lent et ne convertissent pas suffisamment le tramadol en métabolite M1 actif pour tirer des bienfaits de l’effet analgésique du médicament (voir 9.2 Aperçu des interactions médicamenteuses). La prévalence de ce phénotype CYP2D6 est d’environ 5 à 10 % chez les personnes de race blanche et de 1 % chez les Asiatiques.
- Insuffisance hépatique : On a étudié les propriétés pharmacocinétiques du tramadol chez des patients souffrant d’insuffisance hépatique légère ou modérée après qu’ils avaient reçu des doses multiples de RALIVIA à 100 mg. L’exposition au tramadol (+) et (−) était semblable chez ces patients était semblable comparativement aux patients dont la fonction hépatique était normale. Cependant, l’exposition au M1 (+) et (−) a diminué d’environ 50 % avec l’aggravation de l’insuffisance hépatique (de normale à légère et modérée). On n’a pas étudié les propriétés pharmacocinétiques du tramadol après l’administration de RALIVIA à des patients souffrant d’insuffisance hépatique grave (Child-Pugh Classe C). Après l’administration de comprimés à libération immédiate de tramadol à des patients souffrant d’une cirrhose avancée du foie, l'aire sous la courbe concentration plasmatique - temps du tramadol était plus grande et les demi-vies du tramadol et de M1 étaient plus longues que chez les sujets dont la fonction hépatique était normale. RALIVIA est contre-indiqué chez les patients souffrant d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE et PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance rénale: Une atteinte de la fonction rénale entraîne une diminution du taux et de l'ampleur de l'excrétion rénale du tramadol et de M1, son métabolite actif. On a étudié les propriétés pharmacocinétiques du tramadol chez des patients souffrant d’insuffisance rénale légère ou modérée après qu’ils ont eu reçu des doses multiples de RALIVIA à 100 mg. On n’a observé aucune tendance consistante dans l’exposition au tramadol reliée à la fonction rénale des patients souffrant d’insuffisance rénale légère (CLcr : 50-80 mL/min) ou modérée (CLcr : 30-50 mL/min) comparativement aux patients dont la fonction rénale était normale. Cependant, l’exposition à M1 a augmenté de 20-40 % avec l’aggravation de l’insuffisance rénale (de normale à légère et modérée). On n’a pas étudié RALIVIA chez des patients souffrant d’insuffisance rénale grave (CLcr < 30 mL/min). RALIVIA est contre-indiqué chez les patients souffrant d’insuffisance rénale grave (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE et PRÉCAUTIONS, Rénale et 4 POSOLOGIE ET ADMINISTRATION). La quantité totale de tramadol et de M1 retirée durant une dialyse de 4 heures est inférieure à 7 % de la dose administrée.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposage et stabilité
Conserver à température ambiante (15-30°C).
Protéger de la lumière, de la moiteur et de l’humidité. Distribuer dans une contenant hermétique.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’utilisation de RALIVIA ne fait pas appel à des consignes particulières sur le plan de la manipulation.
Élimination
RALIVIA doit être conservé dans un endroit sûr (p. ex. sous clé), hors de la vue et de la portée des enfants avant et après utilisation. RALIVIA ne doit pas être utilisé devant les enfants, car ces derniers pourraient imiter vos gestes.
RALIVIA ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour l’élimination du médicament. Toute quantité inutilisée ou périmée de RALIVIA doit être éliminée de manière appropriée dès que le médicament n’est plus nécessaire, en vue de prévenir l’exposition accidentelle, y compris aux enfants ou aux animaux de compagnie. Si RALIVIA doit être entreposé avant sa mise au rebut, il doit être conservé dans un contenant à l’épreuve des enfants, tel un récipient pour les déchets biodangereux ou un boitier à médicaments verrouillable. Ces dispositifs peuvent être obtenus auprès d’une pharmacie.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre: Chlorhydrate de tramadol
Nom chimique: (±) cis-2-[(dimethylamino)méthyl]-1-(3-methoxyphenyl) cyclohexanol hydrochloride
(1RS,2RS)-2[(dimethylamino)méthyl]-1-(3- methoxyphenl) cyclohexanol hydrochloride
Formule moléculaire et masse moléculaire: C16H25NO2·HCl and 299,8 g/mol
Formule de structure:
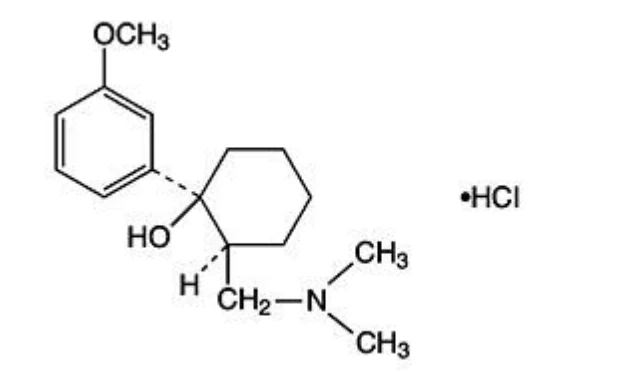
Propriétés physicochimiques : Le chlorhydrate de tramadol est une poudre cristalline blanche. Il est soluble dans l’eau et le méthanol et très soluble dans l’acétone.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Traitement de la douleur modérée à modérément intense
Le chlorhydrate de tramadol ER a été étudié chez des patients souffrant de douleur chronique, légère à modérée, causée par une arthrose du genou ou de la hanche et une lombalgie dans quatre essais de 12 semaines, randomisés, à double insu, à groupes parallèles et contrôlés par placebo. Pour être admis à ces essais, les patients devaient présenter une douleur modérée à grave définie par un score d’intensité de la douleur d’au moins 40 mm, avoir cessé tout médicament antérieur, sur une échelle visuelle analogique (EVA) de 0 – 100 mm. Le principal critère d'évaluation pour les études 015 et 014 était l’intensité de la douleur à l’échelle EVA. Dans les études 023 et 021, il y avait 3 principaux critères d’évaluation : l'indice de douleur arthritique WOMAC, la sous-échelle de la fonction physique WOMAC OA et l'évaluation globale de l'activité de la maladie du sujet.
Les données des 2 études pivot sont présentées aux tableaux suivants :
Tableau 4 : Données démographiques pour les études cliniques dans le traitement de la douleur modérée à modérément intense
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets à | Âge moyen (éventail) | Sexe | ||
| l’étude | |||||||
| (n = | |||||||
| nombre) | |||||||
Étude (015) | Randomisée, à double insu, à groupes parallèles, posologie flexible – Tramadol HCl ER vs placebo | Tramadol HCl ER: 200 – 400 mg/jour, oral vs placebo, oral; Durée de 12 semaines | n = 246 | 61,4 ans (30 – 85)) | H = 95 F = 151 | ||
Tableau 5 : Résultats de l’étude (015) pour le traitement de la douleur modérée à modérément intense
| Principaux critères d’évaluation | Valeur associée et | Valeur associée et | ||||
| signification statistique pour | signification statistique pour | |||||
| différence moyenne du | différence moyenne du | |||||
| changement à partir du départ | changement à partir du départ | |||||
| des semaines 1 à 12 pour | des semaines 1 à 12 pour le | |||||
| Tramadol HCl ER | placebo | |||||
| Intensité de la douleur (EVA 100 mm) | Départ 78,2 ± 15,2 (moyenne ± ET) Tramadol HCl ER 30.4 (différence moyenne du changement) (p < 0,001) | Départ 75,5 ± 16,5 (moyenne ± ET) Placebo 17,7 différence moyenne du changement) (p < 0,001) | ||||
| Différence moyenne du changement à partir du départ des semaines 1 à 12 entre Tramadol HCl ER et le placebo = 12,7 (p < 0,001) | ||||||
Tableau 6 : Données démographiques pour les études cliniques dans le traitement de la douleur modérée à modérément intense
| No de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge moyen (éventail) | Sexe |
Étude (023) | Randomisé, à double insu, ajustement selon l’effet, dose fixe, à groupes parallèles – 4 doses de Tramadol HCl ER vs placebo | Tramadol HCl ER: 100, 200, 300 et 400 mg/jour, oral vs placebo, oral; Durée de 12 semaines | n = 1011 (population évaluée pour efficacité et innocuité) | 58,2 ans (22 – 74) | H = 380 F = 631 |
Tableau 7 : Résultats de l’étude (023) pour le traitement de la douleur modérée à modérément intense
| Principaux critères d’évaluation | Valeur associée et signification statistique pour différence moyenne | ||||||
| du changement à la fin Tramadol HCl ER Tramadol HCl ER 100, 200, | |||||||
| 300 et 400 mg, et placebo vs départ et différence moyenne du | |||||||
| changement à partir du départ entre les doses de Tramadol HCl ER et | |||||||
| le placebo | |||||||
Sous-échelle de la fonction physique WOMAC OA Sous-échelle de la fonction physique WOMAC OA Sous-échelle de la fonction physique WOMAC OA | Posologies | Scores EVA au départ (moyenne ± ET) | Diff. moyenne du changement ± ET à la fin | Diff. moyenne du changement ± ET vs placebo | Valeur p vs placebo | ||
| Tramadol HCl ER 400 mg | 298.0 ± 93.7 | 107.8 ± 8.7 (p<0.001) | 33.6 ± 11.7 | 0.004 | |||
| Tramadol HCl ER 300 mg | 296.6 ± 96.3 | 103.9 ± 8.7 (p<0.001) | 29.7 ± 11.7 | 0.012 | |||
| Tramadol HCl ER 200 mg | 315.2 ± 92.4 | 111.5 ± 8.7 (p<0.001) | 37.3 ± 11.8 | 0.002 | |||
| Tramadol HCl ER 100 mg | 308.0 ± 99.3 | 107.2 ± 8.6 (p<0.001) | 32.9 ± 11.7 | 0.005 | |||
| Placebo | 305.9 ± 95.2 | 74.2 ± 8.5 (p<0.001) | N/A | N/A | |||
Sous-échelle de la fonction physique WOMAC OA | Tramadol HCl ER 400 mg | 1010.9 ± 331.7 | 329.8 ± 28.8 (p<0.001) | 95.5 ± 38.9 | 0.014 | ||
| Tramadol HCl ER 300 mg | 1026.6 ± 337.6 | 336.1 ± 28.8 (p<0.001) | 101.8 ± 38.9 | 0.009 | |||
| Tramadol HCl ER 200 mg | 1096.2 ± 298.7 | 350.2 ± 29.0 (p<0.001) | 115.9 ± 39.0 | 0.003 | |||
| Tramadol HCl ER 100 mg | 1071.6 ± 331.2 | 331.7 ± 28.5 (p<0.001) | 97.4 ± 38.8 | 0.012 | |||
| Placebo | 1058.7 ± 340.3 | 234.3 ± 28.1 (p<0.001) | N/A | N/A | |||
Évaluation globale de l'activité de la maladie du sujet. | Tramadol HCl ER 400 mg | 61.4 ± 22.6 | 20.8 ± 2.0 (p<0.001) | 4.6 ± 2.7 | 0.084 | ||
| Tramadol HCl ER 300 mg | 64.6 ± 20.7 | 23.5 ± 2.0 (p<0.001) | 7.2 ± 2.7 | 0.006 | |||
| (EVA 100 mm) | Tramadol HCl ER 200 mg | 67.4 ± 20.1 | 21.8 ± 2.0 (p<0.001) | 5.5 ± 2.7 | 0.037 |
| Tramadol HCl ER 100 mg | 65.4 ± 22.3 | 21.3 ± 1.9 (p<0.001) | 5.1 ± 2.6 | 0.055 | |
| Placebo | 66.6 ± 21.5 | 16.2 ± 1.9 (p<0.001) | N/A | N/A |
Étude (014)
Un essai de 12 semaines, randomisé, à double insu, à groupes parallèles, contrôlé par placebo a été mené auprès de 619 patients souffrant de lombalgie chronique modérée à grave pour comparer l’efficacité analgésique et l’innocuité de 200 et 300 mg de tramadol HCl ER 1 f.p.j. et d’un placebo, administrés oralement. Seuls les patients qui avaient obtenu un soulagement de leur douleur, avaient toléré et complété une phase initiale ouverte de 3 semaines durant laquelle on a administré le tramadol HCl ER à tous les patients et augmenté la dose à 300 mg/jour ont été répartis au hasard (sans phase d’épuration) pour participer à la phase à double insu de 12 semaines (n = 386). Le tramadol HCl ER à 300 mg 1 f.p.j. a permis de maintenir, de façon statistiquement significative, l’amélioration initiale des scores EVA de l’intensité de la douleur durant les semaines 1 à 12 comparativement au placebo (p = 0,009). Le tramadol HCl ER à 200 mg 1 f.p.j. n’a pas maintenu de façon significative (p = 0,052) l’amélioration initiale des scores EVA de l’intensité de la douleur durant les semaines 1 à 12 comparativement au placebo.
Étude (021)
Un essai de 12 semaines, randomisé, à double insu, avec ajustement de la dose selon l’effet, à doses fixes, à groupes parallèles, contrôlé par placebo a été mené auprès de 1020 patients souffrant de douleur modérée à grave associée à une arthrose du genou ou de la hanche pour comparer l’efficacité analgésique et l’innocuité de 100, 200 et 300 mg de tramadol HCl ER 1 f.p.j., d’un Cox2 comme contrôle et d’un placebo, administrés oralement. Avec les traitements au tramadol HCl ER, l’ampleur de la différence moyenne du changement des scores par rapport au départ a augmenté proportionnellement à la dose. Toutefois, la dose de 300 mg a été la seule à réduire les scores de l'évaluation globale de l'activité de la maladie du sujet par rapport au départ comparativement au placebo (p = 0,023).
15 MICROBIOLOGIE
L’information n’est pas disponible pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Carcinogenèse
On n’a observé aucun effet carcinogène avec le tramadol sur les souris hétérozygotes p53(+/–) à des doses orales jusqu’à 150 mg/kg/jour (environ 2 fois la dose maximale journalière chez l’homme de 400 mg/jour chez un adulte pesant 60 kg basé sur la conversion de la surface corporelle) durant 26 semaines et chez les rats à des doses orales jusqu’à 75 mg/kg/jour chez les mâles et 100 mg/kg/jour chez les femelles (environ 2 fois la dose maximale journalière chez l’homme) durant deux ans. Cependant, la diminution excessive du gain de poids observée chez les rats étudiés pourrait avoir diminué leur sensibilité à tout effet carcinogénique potentiel du médicament.
Génotoxicité
Le tramadol n’a pas eu d’effet mutagène dans les tests suivants : test de mutation bactérienne inverse sur le Salmonella et l’E. coli, test sur lymphome de souris (en l’absence d’activation métabolique) et test du micronoyau de la moelle osseuse chez la souris. Les résultats mutagènes se sont produits en présence d’activation métabolique lors du test sur lymphome de souris. Dans l’ensemble, les données probantes de ces tests indiquent que le tramadol ne présente aucun risque génotoxique chez l’homme.
Reproduction et développement toxicologique
On a observé aucun effet sur la fertilité pour le tramadol à des niveaux de dose orale allant jusqu’à 50 mg/kg/jour chez les rats mâles et femelles (environ équivalent à la dose maximale journalière chez l’homme).
Le tramadol n’était pas tératogène à des niveaux de dose orale allant jusqu’à 50 mg/kg/jour chez les rats (environ équivalent à la dose maximale journalière chez l’homme) et à 100 mg/kg (environ 5 fois la dose maximale journalière chez l’homme) chez le lapin durant l’organogenèse. Cependant, on a observé des mortalités embryofoetales, une baisse du poids fœtal et de l’ossification, et une augmentation des côtes surnuméraires à des doses maternelles toxiques de 140 mg/kg chez la souris (environ 2 fois la dose maximale journalière chez l’homme), 80 mg/kg chez le rat (2 fois la dose maximale journalière chez l’homme) ou 300 mg/kg chez le lapin (environ 15 fois la dose maximale journalière chez l’homme).
Le tramadol a entraîné une baisse du poids néonatal et de la survie à une dose orale de 80 mg/kg (environ 2 fois la dose maximale journalière chez l’homme) lorsque les rats ont été traités tard durant la gestation et durant l’allaitement.