


Monographie de produit - Apo-Tapentadol
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 Mises en garde et précautions, Hyperalgésie induite par les opioïdes | 2022/02 |
| 7 Mises en garde et précautions, Toxicité sérotoninergique/Syndrome sérotoninergique | 2022/02 |
| 7 Mises en garde et précautions, Santé reproductive : Potentiel des femmes et des hommes, Fertilité | 2022/02 |
| 7 Mises en garde et précautions, Apnée du sommeil | 2022/02 |
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ...................................... 2 TABLEAU DES MATIÈRES ........................................................................................... 2 PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
- 1.
INDICATIONS
........................................................................................................... 4
1.1 Enfants (< 18 ans) ............................................................................................... 4 1.2 Personnes âgées (≥ 65 ans) ................................................................................ 4
- 2.
CONTRE-INDICATIONS
............................................................................................ 4
- 3. ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES...................... 5
- 4.
POSOLOGIE ET ADMINISTRATION
.......................................................................... 6
4.1 Considérations posologiques.............................................................................. 6 4.2 Dose recommandée et modification posologique ............................................. 7 4.4 Administration .................................................................................................. 10 4.5 Dose oubliée ..................................................................................................... 11
- 5.
SURDOSAGE
.......................................................................................................... 11
- 6.
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT ...................................................................................... 12 7 . MISES EN GARDE ET PRÉCAUTIONS ..................................................................... 12
7.1 Populations particulières .................................................................................. 24 7.1.1 Femmes enceintes ............................................................................................ 25 7.1.2 Femmes qui allaitent ........................................................................................ 25 7.1.3 Pédiatrie (< 18 ans) ........................................................................................... 25 7.1.4 Gériatrie (≥ 65 ans) .......................................................................................... 25
- 8.
EFFETS INDÉSIRABLES .................................................................................... 26
8.1 Aperçu des effets indésirables ......................................................................... 26 8.2 Effets indésirables observés au cours des essais cliniques .............................. 27 8.3 Effets indésirables peu courants observées au cours des essais cliniques ..... 29 8.5 Effets indésirables signalés après la commercialisation du produit ................ 30 9 INTERACTIONS MÉDICAMENTEUSES .............................................................. 32
9.1 Interactions médicamenteuses graves ............................................................. 32 9.2 Aperçu des interactions médicamenteuses ..................................................... 32 9.3 Interactions médicament-comportement........................................................ 32
9.4 Interactions médicament-médicament ............................................................ 33 9.5 Interactions médicament-aliment .................................................................... 34 9.6 Interactions médicament-herbe médicinale .................................................... 34 9.7 Interactions médicament-épreuve de laboratoire ........................................... 34 10 PHARMACOLOGIE CLINIQUE .......................................................................... 35
10.1 Mode d’action .................................................................................................. 35 10.2 Pharmacodynamie ............................................................................................ 35 10.3 Pharmacocinétique ........................................................................................... 38 11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION .................................................... 40 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ....................................... 41 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................... 42 13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................ 42 14 ESSAIS CLINIQUES .......................................................................................... 43
14.1 Essais cliniques par indication ............................................................................ 43 14.2 Études de biodisponibilité comparative ........................................................... 48
- 15. MICROBIOLOGIE ............................................................................................ 48 16 TOXICOLOGIE NON CLINIQUE ......................................................................... 48 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .................................................... 52 RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................... 53
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1. INDICATIONS
APO-TAPENTADOL (comprimés de tapentadol) est indiqué pour le soulagement de la douleur aiguë d’intensité modérée à sévère chez les adultes.
1.1 Enfants (< 18 ans)
L’innocuité et l’efficacité du tapentadol n’ont pas été établies chez l’enfant. Par conséquent, l’utilisation d’APO-TAPENTADOL n’est pas recommandée chez les patients de moins de 18 ans.
1.2 Personnes âgées (≥ 65 ans)
Les données d’études cliniques et l’expérience acquise indiquent que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité. En général, il faut faire preuve de prudence dans le choix de la dose chez un patient âgé, la dose devant se situer généralement dans la gamme inférieure de l’intervalle posologique en raison de la fréquence accrue de baisse de la fonction hépatique, rénale ou cardiaque, de maladies concomitantes et d’autres traitements médicamenteux dans cette population (voir
- 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Personnes âgées).
2. CONTRE-INDICATIONS
APO-TAPENTADOL est contre-indiqué dans les cas suivants :
- Patients présentant une hypersensibilité (p. ex. une anaphylaxie, un œdème de Quincke ou un choc anaphylactique) au tapentadol, aux opioïdes, à l’un des ingrédients de la formulation ou à un composant du contenant (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité et 8. EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation). Pour obtenir une liste complète des ingrédients, voir la section 6. FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
Patients qui présentent une occlusion intestinale mécanique confirmée ou soupçonnée
(p. ex. occlusion ou rétrécissements des intestins) ou une maladie ou affection influant sur le transit intestinal (p. ex. un iléus de type quelconque).
- Patients atteints d’abdomen aigu soupçonné (p. ex. une appendicite aiguë ou une pancréatite aiguë).
- Patients souffrant de douleurs légères qui peuvent être prises en charge par d’autres médicaments contre la douleur.
Insuffisance rénale ou hépatique sévère (clairance de la créatinine inférieure à
30 ml/min et/ou Child-Pugh de classe C).
- Patients souffrant d’asthme aigu ou d’asthme bronchique grave, d’une maladie pulmonaire obstructive chronique ou d’un état de mal asthmatique.
- Patients atteints de dépression respiratoire aiguë, présentant des taux élevés de dioxyde de carbone dans le sang et en cas de cœur pulmonaire.
- Patients atteints d’alcoolisme aigu, de delirium tremens et de troubles convulsifs.
- Patients atteints d’une grave dépression du SNC, d’une augmentation de la pression céphalorachidienne ou intracrânienne et d’un traumatisme crânien.
Patients qui prennent des inhibiteurs de la monoamine-oxydase (IMAO) (ou dans les
14 jours d’un tel traitement).
Femmes qui allaitent ou qui sont enceintes, ou pendant le travail et l’accouchement
(voir 3. ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7. MISES EN GARDE ET PRÉCAUTIONS).
- ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Restrictions concernant l’utilisation
En raison des risques de dépendance, d’abus et de mésusage associés aux opioïdes, même aux doses recommandées, et en raison des risques de surdose et de décès associés aux préparations d’opioïdes à libération immédiate, les comprimés APO-TAPENTADOL (tapentadol) ne doivent être utilisés que chez les patients pour qui les autres options thérapeutiques (p. ex. les analgésiques non opioïdes) sont inefficaces, non tolérées ou ne permettraient pas d’assurer la prise en charge efficace de la douleur (voir 4. POSOLOGIE ET ADMINISTRATION).
Toxicomanie, abus et mésusage
APO-TAPENTADOL présente des risques de dépendance, d’abus et de mésusage liés à la consommation d’opioïdes pouvant entraîner une surdose et la mort. Avant de prescrire APO-TAPENTADOL, on doit évaluer les risques pour chaque patient, et tous les patients doivent être surveillés de manière régulière afin de prévenir l’apparition de ces comportements ou affections (voir 7. MISES EN GARDE ET PRÉCAUTIONS). APO-TAPENTADOL doit être entreposé en lieu sûr de façon à prévenir le vol ou le mésusage.
Dépression respiratoire menaçant le pronostic vital :
SURDOSE
Une dépression respiratoire grave, mettant la vie en danger ou mortelle, peut survenir lors de l’utilisation d’APO-TAPENTADOL. Les nourrissons ayant été exposés au médicament, in utero ou par le lait maternel, sont exposés à un risque de dépression respiratoire lors de l’accouchement ou pendant l’allaitement. Les patients doivent faire l’objet d’une surveillance médicale pour déceler les signes de dépression respiratoire, particulièrement à l’instauration du traitement par APO-TAPENTADOL ou à la suite d’une augmentation de la dose.
Les comprimés APO-TAPENTADOL doivent être avalés entiers. Le fait de couper, de briser, d’écraser, de mâcher ou de dissoudre APO-TAPENTADOL peut entraîner des événements indésirables dangereux, y compris la mort (voir 7. MISES EN GARDE ET PRÉCAUTIONS). De plus, il faut informer les patients des risques liés à la prise d’opioïdes, y compris une surdose mortelle.
Exposition accidentelle
La consommation accidentelle d’APO-TAPENTADOL, même d’une seule dose, en particulier chez les enfants, peut entraîner une surdose mortelle de tapentadol (voir
- 11. ENTREPOSAGE, STABILITÉ ET MISE AU REBUT pour connaître les directives concernant la mise au rebut adéquate).
Syndrome de sevrage néonatal des opioïdes
L’emploi prolongé d’APO-TAPENTADOL par la mère pendant la grossesse peut causer un syndrome de sevrage néonatal des opioïdes, un trouble pouvant mettre la vie en danger (voir 7. MISES EN GARDE ET PRÉCAUTIONS).
Interaction avec l’alcool
L’ingestion d’alcool en concomitance avec APO-TAPENTADOL doit être évitée, car elle peut entraîner des effets additifs dangereux et causer des blessures graves ou la mort (voir
- 7. MISES EN GARDE ET PRÉCAUTIONS et 9. INTERACTIONS MÉDICAMENTEUSES).
Risques liés à l’usage de benzodiazépines ou d’autres agents dépresseurs du SNC en concomitance L’usage concomitant d’opioïdes et de benzodiazépines ou d’autres agents entraînant une dépression du système nerveux central (SNC), y compris l’alcool, peut entraîner une sédation profonde, une dépression respiratoire, le coma et la mort (voir
- 7.
MISES EN GARDE ET PRÉCAUTIONS, Système nerveux et 9. INTERACTIONS MÉDICAMENTEUSES).
- Réserver la prescription d’APO-TAPENTADOL en concomitance avec des benzodiazépines ou d’autres agents dépresseurs du SNC aux patients pour qui les autres options thérapeutiques sont inefficaces.
- Limiter la dose et la durée du traitement au minimum requis.
- Assurer le suivi des patients pour déceler les signes et les symptômes de dépression respiratoire et de sédation.
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Pour la douleur aiguë, on recommande d’administrer APO-TAPENTADOL pendant 7 jours, au maximum, à la dose la plus faible qui procure un soulagement adéquat de la douleur.
Toutes les doses des opioïdes comportent un risque inhérent d’événements indésirables mortels ou non mortels, le risque étant plus important aux doses plus élevées. Si
APO-TAPENTADOL est utilisé pendant plus de 7 jours pour le soulagement des douleurs chroniques non liées à un cancer, dans un contexte autre que palliatif, il est recommandé de ne pas excéder une dose quotidienne de 300 mg (équivalente à 90 mg de morphine) d’APO-TAPENTADOL. Avant de prescrire APO-TAPENTADOL, on doit évaluer le risque pour chaque patient, car la probabilité de survenue d’événements indésirables graves peut dépendre du type d’opioïde, de la durée du traitement, de l’intensité de la douleur ainsi que du niveau de tolérance propre au patient. En outre, on doit évaluer régulièrement le degré de douleur afin de confirmer la dose la plus appropriée et le besoin d’utiliser APO-TAPENTADOL plus longtemps (voir 4. POSOLOGIE ET ADMINISTRATION, Ajustement ou réduction de la dose).
- APO-TAPENTADOL ne doit être utilisé que chez les patients pour qui les autres options thérapeutiques (par exemple, les analgésiques non opioïdes) sont inefficaces ou non tolérées.
Avaler les comprimés entiers. Il ne faut pas couper, briser, écraser, mâcher ou dissoudre le comprimé. Ceci peut être dangereux et aboutir à la mort ou vous nuire gravement (voir
- 3. ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
APO-TAPENTADOL (comprimés de tapentadol) doit être utilisé avec prudence dans les
12 heures précédant une intervention chirurgicale et dans les premières 12 à 24 heures post-opératoires (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires). L’efficacité et l’innocuité du tapentadol ont été étudiées à l’aide de modèles de douleur postopératoire sous contrôle rigoureux. APO-TAPENTADOL ne doit être administré aux patients opérés qu’une fois que les signes vitaux et la fonction gastro-intestinale sont bien rétablis après l’opération.
- L’administration par voie rectale d’APO-TAPENTADOL n’est pas indiquée.
- À l’instar de nombreux analgésiques à action centrale, le schéma posologique doit être personnalisé en fonction de la sévérité de la douleur à traiter, des antécédents médicaux et analgésiques du patient et de la capacité de suivi et de surveillance du traitement.
- Avaler les comprimés APO-TAPENTADOL entiers avec suffisamment de liquide.
4.2 Dose recommandée et modification posologique
Adultes : Les comprimés APO-TAPENTADOL peuvent être pris avec ou sans nourriture (voir 10. PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Effets des aliments).
Enfants (< 18 ans) : Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
Personnes âgées (≥ 65 ans) : En général, les recommandations posologiques pour les patients âgés dont les fonctions rénales et hépatiques sont normales sont les mêmes que pour les adultes plus jeunes ayant des fonctions rénales et hépatiques normales. Pour les patients âgés plus sensibles aux effets des opioïdes et plus susceptibles de présenter une baisse des fonctions rénales et hépatiques, il faut envisager d’instaurer le traitement aux doses recommandées les plus faibles.
Une dépression respiratoire a été observée chez des patients âgés après l’administration de fortes doses initiales d’opioïdes à des patients qui ne toléraient pas les opioïdes ou lorsque les opioïdes ont été administrés en concomitance avec d’autres agents pouvant avoir un effet dépresseur sur la respiration. Il faut instaurer le traitement par APO-TAPENTADOL à faible dose et ajuster progressivement la posologie jusqu’à l’obtention de l’effet souhaité (voir 7. MISES EN GARDE ET PRÉCAUTIONS et 10. PHARMACOLOGIE CLINIQUE).
Patients ne recevant pas d’analgésiques opioïdes au moment de l’instauration du traitement : La posologie orale initiale recommandée d’APO-TAPENTADOL est de 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures selon l’intensité de la douleur. Le premier jour du traitement, la deuxième dose peut être administrée à compter d’une heure après la première dose, si un soulagement adéquat de la douleur n’est pas obtenu avec la première dose. La dose suivante est de 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures et doit être ajustée pour obtenir une analgésie optimale avec une tolérabilité acceptable.
Des doses quotidiennes supérieures à 700 mg le premier jour de traitement et à 600 mg les jours suivants n’ont pas été étudiées et ne sont pas recommandées.
Patients recevant actuellement des opioïdes : Lors du passage d’un autre opioïde à APO-TAPENTADOL et de la détermination de la dose initiale, la nature de la médication antérieure, de son mode d’administration et de la dose quotidienne moyenne doit être prise en considération.
Permutation/changement d’opioïde : Les taux de conversion pour les opioïdes sont sujets à des variations cinétiques régies entre autres par des facteurs génétiques. De ce fait, lors d’un passage d’un opioïde à un autre, il faut réduire la dose calculée de 25 à 50 % pour réduire au minimum le risque de surdose. La dose peut, si besoin, être augmentée jusqu’à la dose d’entretien appropriée.
Tableau 1 : Tableau de conversion des opioïdesa
Opioïdes
Pour passer à une dose
orale d’équivalent
morphine
Pour convertir à partir d’une dose orale de morphine, multiplier par
90 mg de DEMb quotidienne
Morphine 1 1 90 mg/jour
Codéine 0,15 6,67 600 mg/jour
Hydromorphone 5 0,2 18 mg/jour
Oxycodone 1,5 0,667 60 mg/jour
Tapentadol 0,3-0,4 2,5-3,33 300 mg/jour
Tramadol 0,1-0,2 6 ***
Méthadone L’équivalence à la dose de morphine n’est pas établie de manière fiable.
*** La dose maximale quotidienne recommandée de tramadol est de 300 mg à 400 mg, selon la formulation.
- a) Adaptée des Lignes directrices canadiennes relatives à l’utilisation des opioïdes pour le traitement de la douleur chronique non cancéreuse, Université McMaster; 2017
- b) DEM : dose équivalente de morphine
Passage des comprimés de tapentadol aux comprimés à libération prolongée de tapentadol et inversement :
Les données cliniques indiquent que la dose de tapentadol peut être ajustée pour obtenir une analgésie optimale avec une tolérabilité acceptable. Une fois que la posologie quotidienne est stable, les patients recevant les comprimés de tapentadol peuvent passer directement à une dose quotidienne totale approximativement équivalente de tapentadol à libération prolongée, et vice-versa, si nécessaire, en conservant une efficacité équivalente.
Arrêt du traitement : Un sevrage graduel de toute préparation de tapentadol peut être effectué chez les patients sous traitement prolongé si ce dernier n’est plus nécessaire pour le soulagement de la douleur. Des symptômes de sevrage légers à modérés pourraient survenir après l’arrêt brusque du traitement par le tapentadol. L’expérience clinique semble indiquer qu’il est possible de pallier les symptômes de sevrage en réinstaurant le traitement opioïde que l’on arrêtera graduellement en réduisant les doses et en instituant un traitement symptomatique (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Symptômes de sevrage et 8. EFFETS INDÉSIRABLES).
Patients atteints d’insuffisance hépatique : Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (voir 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
APO-TAPENTADOL doit être administré avec prudence chez les patients atteints d’insuffisance hépatique. Chez ces patients, le traitement avec APO-TAPENTADOL doit être instauré à raison de 50 mg et ne doit pas être administré plus d’une fois toutes les 8 heures (maximum de 3 doses en 24 heures). La poursuite du traitement, qui peut comprendre un ajustement de la dose, doit refléter le maintien de l’analgésie avec une tolérabilité acceptable (voir
- 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Le tapentadol n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère. L’emploi de ce médicament dans cette population est contre-indiqué.
Patients atteints d’insuffisance rénale : Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale légère ou modérée (voir 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Le tapentadol n’a pas été étudié chez des patients atteints d’insuffisance rénale sévère dans le cadre d’études contrôlées sur l’efficacité. L’emploi de ce médicament dans cette population est contre-indiqué.
Utilisation avec des médicaments non opioïdes : Si le patient reçoit un analgésique non opioïde, il peut continuer de le prendre. Si l’on cesse la prise de l’analgésique non opioïde, il faut envisager d’augmenter la dose de l’opioïde pour le compenser. APO-TAPENTADOL peut être utilisé sans danger en concomitance avec les posologies habituelles d’autres analgésiques non opioïdes.
Ajustement posologique : L’ajustement posologique est la clé du succès dans le traitement par des analgésiques opioïdes. Une bonne optimisation des doses ajustées en fonction du soulagement de la douleur du patient doit reposer sur l’administration de la dose la plus faible permettant d’atteindre l’objectif global du traitement d’un soulagement satisfaisant de la douleur avec des effets secondaires acceptables.
Les ajustements posologiques doivent être basés sur la réponse clinique du patient.
Ajustement ou baisse de la posologie : Une dépendance physique avec ou sans dépendance psychologique a tendance à se produire lors de l’administration prolongée d’opioïdes, y compris d’APO-TAPENTADOL. Des symptômes de sevrage (abstinence) peuvent se manifester après l’arrêt brusque du traitement. Ces symptômes peuvent comprendre : douleurs corporelles, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, troubles du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements.
Les patients recevant un traitement prolongé doivent être sevrés progressivement si le médicament n’est plus requis pour la maîtrise de la douleur. Chez les patients qui sont adéquatement traités par des analgésiques opioïdes et qui subissent un sevrage graduel du médicament, ces symptômes sont habituellement légers (voir 7. MISES EN GARDE ET PRÉCAUTIONS). On doit procéder à la diminution de la dose selon chaque individu et sous surveillance médicale.
On doit aviser le patient que la réduction ou l’arrêt de l’opioïde diminue la tolérance à ces médicaments. Si l’on doit amorcer le traitement de nouveau, le patient doit commencer par la dose la plus faible et l’augmenter progressivement pour éviter une surdose.
4.4 Administration
Avaler les comprimés APO-TAPENTADOL entiers avec suffisamment de liquide.
Avaler les comprimés entiers. Il ne faut pas couper, briser, écraser, mâcher ou dissoudre le comprimé. Ceci peut être dangereux et aboutir à la mort ou vous nuire gravement (voir
- 7. MISES EN GARDE ET PRÉCAUTIONS).
4.5 Dose oubliée
Il faut aviser les patients de ne pas prendre de comprimés supplémentaires ni de doubler la dose pour compenser une dose oubliée. APO-TAPENTADOL doit être pris environ toutes les 4 à 6 heures.
- 5. SURDOSAGE
Expérience chez l’être humain
L’expérience sur la surdose par le tapentadol est très limitée. Les données précliniques laissent entendre que des symptômes semblables à ceux observés avec d’autres analgésiques à action centrale ayant un effet agoniste au niveau des récepteurs mu-opioïdes sont à prévoir en cas d’intoxication par le tapentadol. En principe, les manifestations cliniques d’une surdose d’opioïdes sont le myosis, les vomissements, le collapsus cardiovasculaire, les troubles de l’état de conscience allant jusqu’au coma, les convulsions, la flaccidité des muscles squelettiques, une peau froide et moite, la bradycardie, la leucoencéphalopathie toxique, la leucoencéphalopathie post-hypoxique retardée, l’hypotension, la pneumonie par aspiration, la dépression respiratoire allant jusqu’à l’arrêt respiratoire et la mort.
Traitement de la surdose
La prise en charge d’une surdose doit être axée sur le traitement des symptômes de l’activité agoniste sur les récepteurs mu-opioïdes. Si on soupçonne une surdose d’APO-TAPENTADOL, il est primordial de rétablir la perméabilité des voies aériennes du patient et d’instaurer une ventilation assistée ou contrôlée.
Les antagonistes des opioïdes purs, comme la naloxone, sont des antidotes spécifiques à la dépression respiratoire résultant d’une surdose d’opioïdes. La dépression respiratoire à la suite d’une surdose peut durer plus longtemps que l’action de l’antagoniste des opioïdes. L’administration d’un antagoniste des opioïdes ne doit pas se substituer à la surveillance continue des voies aériennes, de la respiration et de la circulation après une surdose d’opioïdes. Si la réponse à l’antagoniste des opioïdes est sous-optimale ou qu’elle est de courte durée, il faut administrer un autre antagoniste conformément aux directives du fabricant de celui-ci. La surdose par la naloxone a été associée à des crises convulsives.
Une décontamination gastro-intestinale peut être envisagée pour éliminer le médicament non absorbé. La décontamination gastro-intestinale par du charbon activé ou par lavage gastrique peut être envisagée dans les deux heures qui suivent la prise. Avant de tenter une décontamination gastro-intestinale, il faut dégager les voies aériennes.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 : Formes posologiques, concentrations, composition et conditionnement
| Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
| Orale | Comprimés à 50 mg, 75 mg et 100 mg de tapentadol (sous forme de chlorhydrate de tapentadol) | alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, laque d’aluminium jaune D&C no 10 (comprimés à 50 mg et 75 mg seulement), laque d’aluminium jaune soleil, polyéthylèneglycol, silice colloïdale, stéarate de magnésium, talc. |
Les comprimés APO-TAPENTADOL renferment du tapentadol (sous forme de chlorhydrate de tapentadol) comme ingrédient actif et sont offerts dans les teneurs de 50 mg, 75 mg et 100 mg de tapentadol en bouteilles de 100 comprimés, comme suit :
Comprimés à 50 mg : comprimés jaunes, ronds, biconvexes et pelliculés portant l’inscription « APO » sur un côté et « T50 » sur l’autre.
Comprimés à 75 mg : comprimés jaune orangé, ronds, biconvexes et pelliculés portant l’inscription « APO » sur un côté et « T75 » sur l’autre.
Comprimés à 100 mg : comprimés orange, ronds, biconvexes et pelliculés portant l’inscription « APO » sur un côté et « T100 » sur l’autre.
Conditionnement :
Bouteilles de 100 comprimés.
7. MISES EN GARDE ET PRÉCAUTIONS
Voir 3. ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
On doit aviser les patients de ne donner les comprimés APO-TAPENTADOL (tapentadol) qu’au patient à qui on les a prescrits, car un tel usage inapproprié peut entraîner de graves conséquences médicales, y compris la mort. APO-TAPENTADOL doit être entreposé en lieu sûr de façon à prévenir le vol ou le mésusage.
APO-TAPENTADOL ne doit être prescrit que par des personnes expérimentées dans
l’administration des opioïdes puissants, dans la prise en charge de patients recevant des opioïdes puissants pour le traitement de la douleur, et dans la détection et la prise en charge de la dépression respiratoire, y compris l’utilisation d’antagonistes des opioïdes.
On doit aviser les patients de ne pas consommer d’alcool lors de la prise d’APO-TAPENTADOL, car cela pourrait augmenter le risque de survenue d’événements indésirables graves, y compris la mort.
Une hyperalgésie qui ne s’atténue pas à la suite de l’administration d’une dose supérieure d’opioïdes pourrait se produire à des doses particulièrement élevées. Il peut alors être nécessaire de réduire la dose de tapentadol ou de passer à un autre opioïde.
Abus et mésusage
Comme c’est le cas de tous les opioïdes, le tapentadol est un médicament ayant un potentiel d’abus et de mésusage pouvant entraîner une surdose et la mort. Par conséquent, APO-TAPENTADOL doit être prescrit et manipulé avec précaution.
Les patients doivent faire l’objet d’une évaluation des risques cliniques d’abus ou de toxicomanie avant de se faire prescrire des opioïdes. On doit surveiller régulièrement les signes de mésusage ou d’abus chez tous les patients.
Les opioïdes, comme le tapentadol, doivent être administrés avec une prudence particulière chez les patients qui présentent des antécédents d’abus d’alcool, de drogues illicites ou de médicaments d’ordonnance. Toutefois, les préoccupations relatives à l’abus, à la toxicomanie et au détournement du médicament ne doivent pas empêcher la prise en charge efficace de la douleur.
APO-TAPENTADOL doit être administré par voie orale seulement. Les comprimés doivent être avalés entiers avec suffisamment de liquide. Ils ne doivent pas être croqués ni écrasés. On peut s’attendre à ce que l’abus de formes posologiques orales entraîne des événements indésirables graves, y compris la mort.
Carcinogenèse et mutagenèse
Voir la section 16. TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Hypotension
L’administration de tapentadol peut produire une hypotension grave chez les patients dont l’aptitude à maintenir une tension artérielle adéquate est compromise par la réduction du
volume sanguin ou par l’administration concomitante de médicaments tels que les phénothiazines et autres tranquillisants, les sédatifs/hypnotiques, les antidépresseurs tricycliques ou les anesthésiques généraux. Il faut surveiller ces patients pour déceler des signes d’hypotension après le début du traitement ou après un ajustement de la dose de tapentadol.
L’utilisation d’APO-TAPENTADOL chez les patients sous choc circulatoire doit être évitée, car cela pourrait provoquer une vasodilatation pouvant réduire davantage le débit cardiaque et la tension artérielle.
Dépendance et tolérance
Comme c’est le cas pour les autres opioïdes, une tolérance et une dépendance physique peuvent se développer avec l’administration répétée d’APO-TAPENTADOL; son emploi s’accompagne également d’un risque de dépendance psychologique.
La dépendance physique et la tolérance sont le résultat de la neuroadaptation des récepteurs opioïdes liée à une exposition chronique à un opioïde et, de ce fait, elles sont différentes et distinctes de l’abus et de la toxicomanie. Une tolérance ainsi qu’une dépendance physique peuvent apparaître à la suite de l’administration répétée d’opioïdes; elles ne constituent pas en soi un signe de trouble de toxicomanie ou d’abus.
La dose chez les patients recevant un traitement prolongé devrait être diminuée graduellement lorsque le médicament n’est plus nécessaire pour soulager la douleur. Des symptômes de sevrage peuvent se manifester après l’arrêt brusque du traitement ou l’administration d’un antagoniste des opioïdes. Les symptômes pouvant être associés à un arrêt brusque du traitement par un analgésique opioïde comprennent : douleurs corporelles, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, anxiété, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, troubles du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements (voir 8. EFFETS INDÉSIRABLES et 4. POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique).
Interactions avec l’alcool et les drogues toxicomanogènes
En raison de son activité agoniste au niveau des récepteurs mu-opioïdes, le tapentadol pourrait avoir des effets additifs lorsqu’il est administré en concomitance avec des boissons alcoolisées, des opioïdes ou des drogues illicites qui entraînent une dépression du SNC, une dépression respiratoire, une hypotension et une sédation profonde, un coma ou le décès. Si un tel traitement d’association est nécessaire, il faut envisager de réduire la dose d’un de ces agents ou des deux. L’utilisation d’APO-TAPENTADOL en concomitance avec des boissons alcoolisées ou des produits sur ordonnance ou en vente libre contenant de l’alcool est à éviter (voir
- 9. INTERACTIONS MÉDICAMENTEUSES).
Utilisation en cas de toxicomanie et d’alcoolisme
Le tapentadol est un opioïde dont l’utilisation n’est pas approuvée pour la prise en charge des
troubles de toxicomanie. Son utilisation chez les personnes qui présentent une dépendance aux drogues ou à l’alcool, soit active, soit en rémission, est appropriée pour la prise en charge de la douleur exigeant une analgésie opioïde. Les patients ayant des antécédents de dépendance aux drogues ou à l’alcool peuvent être exposés à un risque accru d’accoutumance à APO-TAPENTADOL; il est donc conseillé de faire preuve d’une prudence et d’une vigilance extrêmes afin d’atténuer ce risque.
Conduite de véhicules et utilisation de machines
Il y a lieu d’aviser les patients qu’APO-TAPENTADOL peut réduire les facultés mentales ou les capacités physiques nécessaires à l’accomplissement de tâches potentiellement dangereuses, comme conduire une voiture ou faire fonctionner une machine. Cet effet risque tout particulièrement de survenir au début du traitement, lors de tout changement de posologie, ainsi que lors d’une prise en concomitance avec d’autres dépresseurs du SNC, y compris d’autres opioïdes, la phénothiazine, les sédatifs hypnotiques et l’alcool (voir 9. INTERACTIONS MÉDICAMENTEUSES).
Système endocrinien et métabolisme
Insuffisance surrénalienne
Des cas d’insuffisance surrénalienne ont été signalés lors de la prise d’opioïdes, le plus souvent après plus d’un mois d’utilisation. L’insuffisance surrénalienne peut se manifester par des signes et symptômes non spécifiques, dont les nausées, les vomissements, l’anorexie, la fatigue, la faiblesse, les étourdissements et la tension artérielle basse. Si une insuffisance surrénalienne est soupçonnée, il faut confirmer le diagnostic par des épreuves diagnostiques le plus rapidement possible. Si une insuffisance surrénalienne est diagnostiquée, il faut la traiter par des corticostéroïdes aux doses de substitution physiologique. On doit sevrer le patient de l’opioïde pour permettre à la fonction surrénalienne de se rétablir et poursuivre le traitement par corticostéroïdes jusqu’au rétablissement de la fonction surrénalienne. On peut essayer d’autres opioïdes, car des cas ont été signalés d’utilisation d’un opioïde différent sans récurrence de l’insuffisance surrénalienne. Les renseignements dont on dispose ne permettent pas de déterminer des opioïdes en particulier qui seraient plus susceptibles d’être associés à l’insuffisance surrénalienne.
Appareil gastro-intestinal
Le tapentadol et les autres opioïdes de type morphine diminuent la motilité intestinale. Le tapentadol peut masquer le diagnostic ou l’évolution clinique chez les patients atteints de troubles abdominaux aigus (voir 2. CONTRE-INDICATIONS).
Hypersensibilité
Depuis la commercialisation du produit, des cas d’hypersensibilité (p. ex. anaphylaxie, œdème
de Quincke, choc anaphylactique) ont été signalés de façon spontanée chez certains patients recevant un traitement par le tapentadol Les symptômes signalés comprenaient : rougeur cutanée, phlyctènes, éruption cutanée, urticaire, enflure du visage, constriction du pharynx, dyspnée et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients présentant une hypersensibilité au tapentadol, à l’un des ingrédients de la formulation ou à un composant du contenant ne doivent pas prendre le tapentadol (voir 2. CONTRE-INDICATIONS et 8. EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit). La prudence est de mise chez les patients ayant déjà présenté une réaction allergique grave à d’autres médicaments. Pour obtenir une liste complète des ingrédients, voir la section 6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit pour obtenir la liste complète des ingrédients.
Fonction hépatique/biliaire/pancréatique
Une étude sur le tapentadol menée auprès de sujets atteints d’insuffisance hépatique a montré des concentrations sériques supérieures à celles que l’on observe chez les patients dont la fonction hépatique est normale. L’utilisation d’APO-TAPENTADOL chez les sujets atteints d’insuffisance hépatique commande la prudence (voir 4. POSOLOGIE ET ADMINISTRATION, Patients atteints d’insuffisance hépatique et 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Le tapentadol n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère. Par conséquent, son utilisation dans cette population est contre-indiquée (voir 2. CONTRE-INDICATIONS, 4. POSOLOGIE ET ADMINISTRATION, Patients atteints d’insuffisance hépatique et
- 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
Les médicaments ayant une activité agoniste sur les récepteurs mu-opioïdes peuvent provoquer un spasme du sphincter d’Oddi. APO-TAPENTADOL doit être utilisé avec précaution chez les patients présentant une maladie des voies biliaires, y compris la pancréatite aiguë.
Syndrome de sevrage néonatal (SSN) des opioïdes
L’utilisation prolongée d’opioïdes par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal des opioïdes, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut menacer le pronostic vital du nouveau-né.
Le syndrome de sevrage néonatal des opioïdes se manifeste par une irritabilité, une hyperactivité et un rythme du sommeil perturbé, des cris perçants, des tremblements, des vomissements, une diarrhée et une absence de prise de poids. L’apparition, la durée et la gravité du syndrome de sevrage néonatal varient en fonction de l’opioïde utilisé, de la durée
d’utilisation, de la date et de la quantité de la dernière dose reçue par la mère, et du taux d’élimination du médicament par le nouveau-né. L’utilisation d’APO-TAPENTADOL est contre-indiquée chez les femmes enceintes (voir 2. CONTRE-INDICATIONS).
Système nerveux
Traumatisme crânien
Les effets dépresseurs du tapentadol sur la respiration et la capacité d’élever la pression du liquide céphalorachidien peuvent fortement augmenter en présence d’une pression intracrânienne déjà élevée en raison du traumatisme. De plus, le tapentadol peut produire de la confusion, un myosis, des vomissements et d’autres effets secondaires qui masquent l’évolution clinique des traumatismes crâniens. Chez ces patients, le tapentadol doit être utilisé avec une extrême prudence et seulement s’il est jugé nécessaire (voir 2. CONTRE-INDICATIONS).
Hyperalgésie induite par les opioïdes
L’hyperalgésie induite par les opioïdes (HIO) est une réaction paradoxale à un opioïde se traduisant par l’augmentation de la perception de la douleur malgré l’exposition stable ou accrue aux opioïdes. Elle diffère de la tolérance, dans laquelle des doses croissantes d’opioïdes sont nécessaires pour obtenir le même effet analgésique ou traiter des douleurs récurrentes. Cliniquement, l’HIO peut être associée aux doses élevées d’opioïdes, à un traitement aux opioïdes à long terme et à l’utilisation peropératoire d’opioïdes. L’HIO peut se manifester par une augmentation inexpliquée de la douleur, une douleur plus diffuse que la douleur préexistante ou une douleur causée par un stimulus ordinaire (c’est-à-dire non douloureux) (allodynie) en l’absence d’évolution de la maladie. Lorsque l’HIO est suspectée, la dose d’opioïde doit être réduite ou diminuée si possible. Il est raisonnable d’envisager une rotation des opioïdes ou l’utilisation d’une stratégie sans opioïde pour maîtriser la douleur. Il n’y a actuellement aucun traitement bien établi de l’HIO.
Risque de crises convulsives
Les études cliniques sur le tapentadol ont exclu les patients présentant des antécédents de crises convulsives ou d’épilepsie et ceux atteints d’un trouble neurologique pouvant augmenter le risque de crises convulsives, comme les affections suivantes au cours de la dernière année : traumatisme cérébral léger/modéré, accident vasculaire cérébral, accident ischémique transitoire, néoplasme cérébral et traumatisme cérébral grave dans les 15 dernières années (comprenant au moins une des affections suivantes : contusion cérébrale, hématome intracrânien, perte de conscience ou amnésie post-traumatique durant plus de 24 heures ou séquelles résiduelles qui semblent indiquer un changement passager de l’état de conscience). Au cours des études cliniques sur le tapentadol, un patient qui avait des antécédents de crises convulsives a présenté des convulsions.
Des cas de crises convulsives ont été signalés de façon spontanée chez des patients sous
tapentadol dans le cadre de la pharmacovigilance. Bien que le tapentadol ait été administré en concomitance avec des inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) ou des inhibiteurs sélectifs du recaptage de la sérotonine et de la noradrénaline (IRSN) et d’autres médicaments dans le cadre d’essais cliniques, la prudence est de mise lors de l’administration concomitante de tapentadol et d’autres médicaments pouvant provoquer des crises convulsives. En cas de crises convulsives, l’administration du tapentadol doit être arrêtée.
Le risque de convulsions peut aussi augmenter chez les personnes atteintes d’épilepsie ou ayant des antécédents de crises convulsives ou en présence d’un risque connu de crises convulsives (tel que traumatisme crânien, les troubles métaboliques, le sevrage d’alcool et de drogues, les infections du SNC).
Toxicité sérotoninergique/syndrome sérotoninergique
La toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, est une affection pouvant mettre la vie en danger qui a été signalée avec l’utilisation du chlorhydrate de tapentadol, en particulier lors de l’administration concomitante avec d’autres médicaments sérotoninergiques (voir 9. INTERACTIONS MÉDICAMENTEUSES).
Le syndrome sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie, bouffées vasomotrices) et une altération de l’état mental (p. ex. anxiété, agitation, hypomanie). Selon les critères de Hunter, le diagnostic de syndrome sérotoninergique est probable lorsque, après l’administration d’au moins un médicament sérotoninergique, on observe l’un des signes suivants :
- Clonus spontané
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse
- Tremblements et hyperréflexie
- Hypertonie, température corporelle > 38 °C et clonus oculaire ou clonus inductible Si le traitement concomitant par APO-TAPENTADOL et d’autres agents sérotoninergiques est justifié sur le plan clinique, il est conseillé d’observer le patient de près, particulièrement au moment d’amorcer le traitement et d’augmenter la dose (voir 9. INTERACTIONS MÉDICAMENTEUSES). Si une toxicité sérotoninergique est soupçonnée, l’arrêt du traitement par les agents sérotoninergiques doit être envisagé.
Interactions avec les dépresseurs du système nerveux central (y compris les benzodiazépines et l’alcool) Le tapentadol doit être utilisé avec prudence et à des doses réduites en administration concomitante avec d’autres analgésiques opioïdes, avec des anesthésiques généraux, des phénothiazines et d’autres tranquillisants, des sédatifs-hypnotiques, des antidépresseurs tricycliques, des antipsychotiques, des antihistaminiques, des benzodiazépines, des antiémétiques à action centrale et d’autres dépresseurs du SNC. Une dépression respiratoire, de l’hypotension et une sédation profonde, le coma ou la mort peuvent en résulter.
Des études observationnelles ont révélé que l’utilisation concomitante d’analgésiques opioïdes et de benzodiazépines augmentait le risque de mortalité liée au médicament comparativement
à l’utilisation d’analgésiques opioïdes seuls. Compte tenu de la similitude de leurs propriétés pharmacologiques, il est raisonnable de s’attendre à ce que d’autres médicaments dépresseurs du système nerveux central (SNC) soient associés à un risque similaire lorsqu’ils sont administrés en concomitance avec des analgésiques opioïdes (voir 9. INTERACTIONS MÉDICAMENTEUSES). Si l’on décide de prescrire une benzodiazépine ou un autre dépresseur du SNC en concomitance avec un analgésique opioïde, il faut prescrire la posologie minimale efficace et les durées minimales d’utilisation concomitante. Chez les patients qui reçoivent déjà un analgésique opioïde, prescrire une dose initiale de la benzodiazépine ou d’un autre dépresseur du SNC plus faible que celle indiquée en l’absence d’un opioïde, et ajuster la posologie en fonction de la réponse clinique. Lorsqu’on instaure un traitement par un analgésique opioïde chez un patient qui prend déjà une benzodiazépine ou un autre dépresseur du SNC, il faut réduire la dose initiale de l’analgésique opioïde et ajuster la posologie en fonction de la réponse clinique. Il faut surveiller les patients de près pour déceler des signes et symptômes de dépression respiratoire et de sédation.
On doit informer les patients et les aidants des risques de dépression respiratoire et de sédation lorsqu’APO-TAPENTADOL est utilisé avec des benzodiazépines ou d’autres dépresseurs du SNC (y compris l’alcool et les drogues illicites). On doit aviser les patients de ne pas conduire de véhicule ni utiliser de machines jusqu’à ce que les effets de l’emploi concomitant de la benzodiazépine ou des autres dépresseurs du SNC aient été déterminés. Évaluer le risque de troubles liés à l’utilisation de substances chez les patients, y compris d’abus et de mésusage d’opioïdes, et les mettre en garde contre le risque de surdose et de décès associé à l’utilisation d’autres dépresseurs du SNC, y compris l’alcool et les drogues illicites (voir 9. INTERACTIONS MÉDICAMENTEUSES).
Les patients qui utilisent APO-TAPENTADOL ne doivent pas consommer d’alcool, car cela pourrait augmenter le risque d’effets secondaires dangereux, y compris la mort (voir
- 2. CONTRE-INDICATIONS et 8. EFFETS INDÉSIRABLES, Sédation et 9. INTERACTIONS MÉDICAMENTEUSES).
La douleur intense antagonise l’effet subjectif et dépresseur des analgésiques opioïdes sur la respiration. Si la douleur disparaît soudainement, ces effets peuvent rapidement devenir manifestes.
Conseils à offrir aux patients
Un feuillet d’information à l’intention du patient est inclus dans l’emballage des comprimés APO-TAPENTADOL qui est remis au patient.
Le médecin doit donner les consignes suivantes aux patients qui reçoivent APO-TAPENTADOL :
- 1. On doit informer les patients que l’ingestion accidentelle ou l’utilisation par des personnes autres que le patient à qui le médicament a été prescrit (y compris les enfants) peut avoir des conséquences graves, voire mortelles.
- 2. On doit aviser les patients qu’APO-TAPENTADOL contient du tapentadol, un médicament analgésique opioïde.
- 3. On doit aviser les patients qu’APO-TAPENTADOL ne doit être pris que selon les consignes du médecin. Il ne faut pas ajuster la dose d’APO-TAPENTADOL sans avoir consulté un médecin.
- 4.
Le patient doit être informé que les comprimés APO-TAPENTADOL (tapentadol) doivent
être avalés entiers avec une quantité suffisante de liquide.
- 5. On doit conseiller aux patients de signaler les épisodes d’exacerbation douloureuse et les effets indésirables survenus au cours du traitement. Il est essentiel de personnaliser la posologie afin d’utiliser ce médicament de façon optimale.
- 6. Le patient doit être informé qu’APO-TAPENTADOL ne doit pas être utilisé en même temps que l’alcool ou d’autres dépresseurs du système nerveux central (somnifères, tranquillisants), car des effets additifs dangereux peuvent survenir et entraîner de graves lésions ou la mort.
- 7. Le patient doit être informé que, rarement, des réactions anaphylactiques et anaphylactoïdes graves ont été signalées pendant le traitement par le tapentadol. Les symptômes de ces réactions comprennent : rougeur cutanée, phlyctènes, éruptions cutanées, urticaire, enflure du visage, constriction du pharynx, dyspnée et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients ayant des antécédents de réactions anaphylactiques ou anaphylactoïdes à tout autre médicament peuvent être exposés à un risque accru de telles réactions et doivent être surveillés de près.
- 8. Le patient doit être informé qu’APO-TAPENTADOL peut augmenter le risque de crises convulsives, particulièrement lorsqu’il est pris à une dose supérieure à la fourchette posologique recommandée ou en association avec des ISRS, des antidépresseurs tricycliques ou d’autres composés tricycliques ou avec d’autres opioïdes.
- 9. On doit conseiller aux patients de consulter leur médecin ou leur pharmacien s’ils prennent ou prendront d’autres médicaments en association avec APO-TAPENTADOL.
- 10. Le patient doit être informé des événements indésirables les plus fréquents qui peuvent se produire lors de la prise d’APO-TAPENTADOL : nausées, étourdissements, vomissements, somnolence et maux de tête.
- 11. On doit aviser les patients qu’APO-TAPENTADOL peut causer de la somnolence, des étourdissements ou une sensation de tête légère, ainsi qu’une déficience des capacités mentales et physiques nécessaires pour l’exécution de tâches potentiellement dangereuses (comme conduire une voiture ou faire fonctionner une machine). On doit conseiller aux patients qui commencent à prendre APO-TAPENTADOL ou dont la dose a été ajustée de ne pas conduire de véhicule et de ne pas faire fonctionner de machine, à moins de tolérer les effets d’APO-TAPENTADOL.
- 12. On doit avertir les patients qu’APO-TAPENTADOL est un médicament ayant un potentiel d’abus. Il faut donc le protéger contre le vol ou le mésusage.
- 13. On doit aviser les patients qu’APO-TAPENTADOL ne doit jamais être administré à une autre personne que celle à qui le médicament a été prescrit.
- 14.
On doit conseiller aux femmes en âge de procréer qui sont enceintes ou prévoient le devenir de consulter un médecin avant de commencer ou de continuer à prendre APO-
TAPENTADOL. Les femmes qui allaitent ou qui sont enceintes ne doivent pas prendre APO-TAPENTADOL.
- 15. Les patients doivent être informés qu’APO-TAPENTADOL pourrait provoquer des crises convulsives chez les personnes épileptiques ou présentant un risque de crises convulsives. Il faut conseiller à ces patients de faire preuve de prudence lors de la prise d’APO-TAPENTADOL. Ils doivent arrêter de prendre APO-TAPENTADOL en cas de crise convulsive pendant le traitement avec APO-TAPENTADOL et obtenir une aide médicale immédiate.
Considérations périopératoires
APO-TAPENTADOL n’est pas indiqué pour l’analgésie préventive (administration avant une intervention chirurgicale pour la prise en charge de la douleur postopératoire).
Dans le cas d’une chordotomie planifiée ou d’autres interventions visant à soulager la douleur, les patients ne doivent pas être traités par APO-TAPENTADOL pendant au moins 24 heures avant l’opération, et APO-TAPENTADOL ne doit pas être utilisé dans la période qui suit immédiatement l’opération.
Les médecins doivent individualiser le traitement et passer des analgésiques par voie parentérale aux analgésiques par voie orale au besoin. Par la suite, si le traitement par APO-TAPENTADOL doit être poursuivi après que le patient s’est rétabli après l’intervention, une nouvelle posologie doit lui être administrée, qui correspond à son besoin modifié de soulagement de la douleur. Le risque de sevrage chez les patients qui tolèrent les opioïdes doit être traité conformément aux indications cliniques. L’administration d’analgésiques dans la période périopératoire doit être prise en charge par des fournisseurs de soins de santé possédant la formation et l’expérience nécessaires (p. ex. par un anesthésiste).
Le tapentadol et les autres opioïdes de type morphine diminuent la motilité intestinale. L’iléus est une complication postopératoire fréquente, en particulier après une intervention intra-abdominale avec analgésie opioïde. Il convient de surveiller de près les patients qui reçoivent des opioïdes en période postopératoire pour déceler toute diminution de la motilité intestinale. Un traitement de soutien habituel doit être instauré.
APO-TAPENTADOL ne doit pas être utilisé au début de la période postopératoire (12 à 24 heures après l’intervention chirurgicale), à moins que le patient soit ambulatoire et que sa fonction gastro-intestinale soit normale.
Fonction rénale
Le tapentadol n’a pas fait l’objet d’études contrôlées sur l’efficacité chez les patients atteints d’insuffisance rénale sévère. Par conséquent, son utilisation dans cette population est contre-indiquée (voir 2. CONTRE-INDICATIONS, 4. POSOLOGIE ET ADMINISTRATION, Insuffisance rénale et 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques,
Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
Voir les sections 2. CONTRE-INDICATIONS et 7.1.1 Femmes enceintes.
Fertilité
Les données chez l’animal n’ont montré aucun effet du tapentadol sur la fertilité, quelle que soit la dose (voir 16. TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement, ALTÉRATION DE LA FÉCONDITÉ).
Fonction
L’utilisation à long terme des opioïdes peut être associée à une baisse des taux d’hormones sexuelles et à des symptômes tels qu’une faible libido, la dysfonction érectile ou l’infertilité (voir 8. EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Effets respiratoires
Dépression respiratoire
On a signalé des cas de dépression respiratoire grave, menaçant le pronostic vital, voire mortelle, associée à l’utilisation d’opioïdes, même aux doses recommandées. La dépression respiratoire causée par l’utilisation d’opioïdes, si elle n’est pas détectée et traitée immédiatement, pourrait entraîner un arrêt respiratoire et la mort. La prise en charge d’une dépression respiratoire dépend de l’état clinique du patient et peut comprendre l’observation attentive du patient, des mesures de soutien et l’utilisation d’antagonistes opioïdes. Le tapentadol doit être utilisé avec une extrême prudence chez les patients dont la réserve respiratoire est considérablement réduite, ayant une dépression respiratoire préexistante, une hypoxie ou une hypercapnie ou présentant une réserve respiratoire diminuée comme l’asthme, la maladie pulmonaire obstructive chronique (MPOC), le cœur pulmonaire, l’obésité sévère, l’apnée du sommeil, le myxœdème, la cypho-scoliose, la dépression du SNC ou le coma. Chez ces patients, même les doses thérapeutiques habituelles peuvent entraîner une baisse de la fréquence respiratoire tout en augmentant la résistance des voies aériennes, jusqu’à entraîner un état d’apnée. Il y a lieu d’envisager d’autres analgésiques non opioïdes et d’administrer APO-TAPENTADOL uniquement sous supervision médicale étroite et à la dose efficace la plus faible (voir 2. CONTRE-INDICATIONS).
Bien qu’une dépression respiratoire grave, menaçant le pronostic vital ou mortelle puisse survenir à tout moment lors de l’utilisation d’APO-TAPENTADOL le risque est plus important à l’instauration du traitement ou à la suite d’une augmentation de la dose. Les patients doivent faire l’objet d’une surveillance étroite pour déceler les signes de dépression respiratoire lors de l’instauration du traitement par APO-TAPENTADOL et après les augmentations de la dose.
La dépression respiratoire mettant la vie en danger est plus susceptible de se produire chez les patients âgés, cachectiques ou affaiblis chez qui la pharmacocinétique ou la clairance sont altérées, comparativement à celles des patients plus jeunes et en meilleure santé.
La douleur intense s’oppose aux effets dépresseurs respiratoires des opioïdes. Toutefois, si la douleur disparaît soudainement, ces effets peuvent rapidement devenir manifestes. Les patients qui doivent subir des interventions sous anesthésie locale ou d’autres blocages des voies de transmission de la douleur ne doivent pas recevoir APO-TAPENTADOL dans les 24 heures précédant ou suivant l’intervention. L’administration concomitante de tapentadol et d’autres analgésiques opioïdes est associée à un risque accru d’insuffisance respiratoire. Par conséquent, il est important de réduire la dose de tapentadol lorsque d’autres analgésiques opioïdes sont administrés en concomitance.
Pour diminuer le risque de dépression respiratoire, une posologie et un ajustement de la dose appropriés de tapentadol sont essentiels (voir 4. POSOLOGIE ET ADMINISTRATION). Lorsque des patients passent d’un autre produit opioïde à ce médicament, la surestimation de la dose d’APO-TAPENTADOL peut entraîner une surdose mortelle avec la première dose. Chez ces patients, on doit envisager l’emploi d’analgésiques non opioïdes, si possible (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Groupes présentant un risque particulier et
- 4. POSOLOGIE ET ADMINISTRATION). Des cas de dépression respiratoire ont aussi été signalés à la suite de l’utilisation d’opioïdes même lorsque ces produits étaient utilisés de la manière recommandée, sans mésusage ni abus.
En cas de dépression respiratoire, celle-ci doit être traitée comme une surdose. Si l’administration de naloxone est prévue, la prudence est de rigueur, car la naloxone peut déclencher des crises convulsives (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Risque de crises convulsives et 5. SURDOSE).
Utilisation chez les patients atteints de maladie pulmonaire chronique : On doit surveiller les signes de dépression respiratoire chez les patients atteints d’une maladie pulmonaire obstructive chronique grave ou de cœur pulmonaire et chez les patients dont la réserve respiratoire est nettement réduite, qui présentent une hypoxie, un taux de dioxyde de carbone sanguin augmenté ou une dépression respiratoire préexistante, en particulier lors de l’instauration du traitement par APO-TAPENTADOL et de l’ajustement posologique, car chez ces patients, APO-TAPENTADOL, même aux doses thérapeutiques habituelles, risque de diminuer la stimulation respiratoire au point d’entraîner une apnée. Chez ces patients, l’utilisation d’autres analgésiques non opioïdes doit être envisagée, si possible. L’utilisation d’APO-TAPENTADOL est contre-indiquée chez les patients atteints d’asthme bronchique aigu ou grave, présentant une maladie obstructive des voies respiratoires ou un état de mal asthmatique (voir 2. CONTRE-INDICATIONS).
Apnée du sommeil
Les opioïdes peuvent causer des troubles respiratoires liés au sommeil, comme des syndromes
d’apnée du sommeil (y compris l’apnée centrale du sommeil [ACS]) et une hypoxie (y compris l’hypoxie liée au sommeil). Le risque d’ACS augmente de façon proportionnelle à la dose d’opioïde utilisée. Évaluer les patients de façon continue pour détecter l’apparition d’une nouvelle apnée du sommeil ou l’aggravation d’une apnée du sommeil existante. Chez ces patients, il faut envisager de réduire la dose ou d’arrêter le traitement opioïde, le cas échéant, en utilisant les meilleures pratiques pour réduire progressivement la dose d’opioïdes (voir
- 4. POSOLOGIE ET ADMINISTRATION, Ajustement ou baisse de la posologie; 7. MISES EN GARDE ET PRÉCAUTIONS, Dépendance et tolérance).
Risque de surdose
Les conséquences potentiellement graves de la surdose de tapentadol sont la dépression du système nerveux central, la dépression respiratoire et le décès. En traitant une surdose, il faut surtout veiller à maintenir le dégagement des voies respiratoires tout en administrant des mesures d’appoint générales (voir 5. SURDOSE).
Ne pas prescrire APO-TAPENTADOL aux patients ayant des tendances suicidaires ou prédisposés à la dépendance.
Symptômes de sevrage
Le syndrome de sevrage des opioïdes pourrait survenir après l’arrêt brusque du traitement et se manifeste par tous ou certains des symptômes suivants : agitation, larmoiements, rhinorrhée, bâillements, sudation, frissons, myalgie et mydriase. D’autres symptômes peuvent aussi apparaître, dont : irritabilité, anxiété, dorsalgie, arthralgie, faiblesse, crampes abdominales, insomnie, nausées, anorexie, vomissements, diarrhée ou augmentation de la tension artérielle, de la fréquence respiratoire ou de la fréquence cardiaque.
En général, la probabilité de présenter une tolérance ou un syndrome de sevrage augmente avec la durée du traitement opioïde continu. Dans le cadre d’une étude portant sur l’innocuité, des symptômes de sevrage modérés ont été observés chez 0,3 % des patients qui ont brusquement arrêté de prendre le tapentadol, alors que 17 % des patients ont présenté des symptômes de sevrage légers. Il y a lieu d’aviser les patients de la possibilité de survenue de symptômes de sevrage et de les conseiller en conséquence.
Les patients recevant un traitement prolongé peuvent être sevrés progressivement si le médicament n’est plus requis pour la maîtrise de la douleur. L’expérience clinique suggère qu’il est possible de pallier les symptômes de sevrage en réinstaurant le traitement opioïde que l’on arrêtera graduellement en réduisant les doses et en instituant un traitement symptomatique.
7.1 Populations particulières
Groupes présentant un risque particulier : Le tapentadol doit être administré avec prudence aux patients ayant des antécédents de consommation abusive d’alcool et de drogues, et à des
doses réduites aux patients affaiblis, aux patients dont la fonction pulmonaire est gravement réduite et à ceux qui sont atteints de la maladie d’Addison, d’hypothyroïdie, de myxœdème, de psychose toxique, d’hypertrophie prostatique ou de rétrécissement urétral.
7.1.1 Femmes enceintes
Aucune étude n’a été menée chez les femmes enceintes. Bien que les études sur la reproduction animale n’aient révélé aucun signe d’effet néfaste pour le fœtus attribuable au tapentadol (voir 16. TOXICOLOGIE NON CLINIQUE, Études sur le développement), le tapentadol traverse la barrière placentaire et est contre-indiqué chez les femmes enceintes (voir
- 2. CONTRE-INDICATIONS).
L’utilisation prolongée d’opioïdes par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal des opioïdes, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut menacer le pronostic vital du nouveau-né (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal (SSN) des opioïdes, 8. EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Les femmes enceintes sous opioïdes ne doivent pas arrêter leur médicament soudainement, car cela peut entraîner une complication de la grossesse, notamment une fausse couche ou une mortinaissance. Une diminution de la dose doit se faire de façon progressive et sous supervision médicale dans le but de prévenir des événements indésirables graves chez le fœtus.
7.1.2 Femmes qui allaitent
Étant donné que les opioïdes peuvent traverser la barrière placentaire et qu’ils sont excrétés dans le lait maternel, APO-TAPENTADOL est contre-indiqué chez les femmes qui allaitent et pendant le travail et l’accouchement. Une dépression respiratoire mettant la vie en danger peut se produire chez le nouveau-né si des opioïdes sont administrés à la mère. La naloxone, un médicament qui antagonise les effets des opioïdes, doit être facilement disponible en cas d’utilisation d’APO-TAPENTADOL auprès de cette population.
7.1.3 Pédiatrie (< 18 ans)
N’ayant aucune donnée à sa disposition, Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
7.1.4 Gériatrie (≥ 65 ans) :
Pour les patients âgés plus sensibles aux effets des opioïdes et plus susceptibles de présenter une baisse des fonctions rénales et hépatiques, il faut envisager d’instaurer le traitement aux doses recommandées les plus faibles. Ces patients doivent faire l’objet d’un suivi étroit, surtout lors de l’instauration d’un traitement avec le tapentadol ou de l’ajustement de la dose et lorsque ce médicament est administré en concomitance avec d’autres opioïdes ou
médicaments qui causent une dépression respiratoire. Sur l’ensemble des patients ayant participé aux études cliniques de phases II et III à double insu et à doses multiples portant sur le tapentadol, 16 % étaient âgés de 65 ans et plus, et 4 % étaient âgés de 75 ans et plus. On n’a observé aucune différence globale relative à l’efficacité entre ces patients et les patients plus jeunes (voir 10. PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
8. EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables d’APO-TAPENTADOL (tapentadol) en comprimés sont semblables à ceux des autres analgésiques opioïdes et représentent un prolongement des effets pharmacologiques de la classe de médicaments. Les principaux risques des opioïdes comprennent la dépression respiratoire et du système nerveux central et, à degré moindre, la dépression circulatoire, l’arrêt respiratoire, le choc et l’arrêt cardiaque.
Le tapentadol a été étudié dans le cadre de 10 études de phases II et III à doses multiples et contrôlées soit par placebo, soit par traitement actif. Un total de 2 694 sujets souffrant de douleur d’intensité modérée à sévère ont été traités avec le tapentadol toutes les 4 à 6 heures. Les sujets étaient âgés de 18 à 78 ans (âge médian : 50 ans). Sur les 2 694 sujets, 2 212 (82,1 %) n’avaient jamais utilisé d’opioïdes auparavant. Sept cent soixante-dix-huit (778) (28,9 %) patients ont reçu une dose quotidienne totale moyenne allant jusqu’à 200 mg, 1 443 (53,6 %) en ont reçu une de > 200 mg à 400 mg, 456 (17,3 %) en ont reçu une de > 400 mg à 600 mg et 6 (0,6 %) en ont reçu une de > 600 mg à 700 mg.
D’après les données des études contrôlées par placebo ou par traitement actif au cours desquelles des doses multiples de tapentadol étaient administrées, environ 70 % des patients ayant reçu le tapentadol ont présenté des événements indésirables. Ceux-ci étaient principalement de sévérité légère ou modérée. Les événements indésirables les plus fréquents (signalés par ≥ 10 % des patients dans les différents groupes posologiques du tapentadol) ont été : nausées, étourdissements, vomissements, somnolence et maux de tête.
Aucun décès n’a été signalé pendant la phase de traitement ou dans les 30 jours suivant l’interruption du traitement dans les groupes traités avec le tapentadol. Environ 0,7 % des patients traités avec le tapentadol ont présenté un événement indésirable grave au cours des études de phases II et III à doses multiples par rapport à 0,4 % des patients ayant reçu le placebo. Les événements indésirables graves signalés correspondaient aux profils d’innocuité du tapentadol et aux populations de patients étudiées.
Environ 10 % des patients traités avec le tapentadol qui ont présenté des événements indésirables ont abandonné les études de phases II et III à doses multiples et 0,4 % (2/483) ont abandonné au cours de la phase de traitement ouverte. Les raisons le plus fréquemment invoquées pour l’abandon en raison d’effets indésirables dans ces études chez les patients recevant le tapentadol et ceux recevant le placebo étaient les nausées (2,0 % p/r à 0,5 %), les
étourdissements (2,3 % p/r à 0,6 %), les vomissements (1,3 % p/r à 0,1 %), la somnolence (1,2 % p/r à 0,3 %), les maux de tête (0,9 % p/r à 0,4 %), la constipation (0,5 % p/r à 0 %) et la fatigue (0,5 % p/r à 0,1 %), respectivement.
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques s’avèrent utiles pour la détermination et l’approximation des taux de réactions indésirables aux médicaments en situation réelle.
Études à double insu
Les événements indésirables liés au traitement (EILT) signalés par ≥ 1 % des patients traités avec le tapentadol souffrant de douleur d’intensité modérée à sévère provenant de 10 études à double insu, contrôlées par traitement actif ou par placebo sont indiqués au tableau 3, s’ils se sont produits aussi souvent ou plus souvent avec le tapentadol qu’avec le placebo. Ces événements indésirables ont été inclus, que l’effet ait été lié ou non au tapentadol.
| Tableau 3 : Événements indésirables liés au traitement signalés par > 1 % des patients traités avec le tapentadol au cours d’études cliniques de phase II et III à doses multiples, à double insu et contrôlées par traitement actif ou par placebo. | ||
| Système, appareil ou organe Terme privilégié (MedDRA) | Tapentadol (n = 2 694) % | Placebo (n = 788) % |
| Appareil gastro-intestinal | ||
| Nausées | 27,8 | 12,8 |
| Vomissements | 16,4 | 3,8 |
| Constipation | 7,8 | 3,2 |
| Sécheresse de la bouche | 3,5 | 0,3 |
| Diarrhée | 2,5 | 2,2 |
| Dyspepsie | 1,6 | 0,6 |
| Troubles du système nerveux | ||
| Étourdissements | 20,5 | 7,1 |
| Somnolence | 12,9 | 2,8 |
| Maux de tête | 9,8 | 9,8 |
| Tremblements | 1,1 | 0,3 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Prurit | 4,4 | 0,9 |
| Hyperhidrose | 2,3 | 0,9 |
| Prurit généralisé | 2,0 | 0,6 |
| Troubles psychiatriques | ||
| Tableau 3 : Événements indésirables liés au traitement signalés par > 1 % des patients traités avec le tapentadol au cours d’études cliniques de phase II et III à doses multiples, à double insu et contrôlées par traitement actif ou par placebo. | ||
| Système, appareil ou organe Terme privilégié (MedDRA) | Tapentadol (n = 2 694) % | Placebo (n = 788) % |
| Insomnie | 1,4 | 1,0 |
| Anxiété | 1,3 | 0,9 |
| État confusionnel | 1,2 | 0 |
| Troubles généraux et réactions au point d’administration | ||
| Pyrexie | 3,4 | 3,4 |
| Fatigue | 2,7 | 0,5 |
| Sensation de chaleur | 1,0 | 0,5 |
| Infections et infestations | ||
| Rhinopharyngite | 1,1 | 0,1 |
| Infection des voies respiratoires supérieures | 1,0 | 0,1 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 1,3 | 0 |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Spasmes musculaires | 1,0 | 0,9 |
Sédation : La sédation est un effet secondaire courant des analgésiques opioïdes, en particulier chez les sujets qui n’ont jamais pris d’opioïdes. La sédation peut également se produire en partie parce que les patients doivent souvent récupérer d’une fatigue prolongée après le soulagement d’une douleur persistante. La plupart des patients développent une tolérance aux effets sédatifs des opioïdes en trois à cinq jours et, si la sédation n’est pas trop marquée, ne nécessiteront pas de traitement autre que des paroles rassurantes. Si une sédation excessive persiste au-delà de quelques jours, la posologie de l’opioïde doit être réduite, et on envisagera les autres causes possibles. Ces causes peuvent comprendre : médicament dépresseur du SNC en concomitance, insuffisance hépatique ou rénale, métastases cérébrales, hypercalcémie et insuffisance respiratoire. S’il est nécessaire de réduire la dose, on peut l’augmenter avec prudence après trois ou quatre jours s’il est évident que la douleur n’est pas bien maîtrisée. Les étourdissements et la perte d’équilibre peuvent être causés par une hypotension orthostatique, en particulier chez les patients âgés ou affaiblis, et peuvent être soulagés lorsque le patient est allongé.
Nausées et vomissements : Les nausées sont un effet secondaire habituel au début du traitement par les analgésiques opioïdes, et on pense qu’elles sont provoquées par l’activation de la zone de déclenchement des chimiorécepteurs, la stimulation du système vestibulaire et le ralentissement de la vidange gastrique. La prévalence des nausées diminue quand on maintient le traitement par les analgésiques opioïdes. Quand on instaure un traitement par un opioïde en
cas de douleur chronique, on doit envisager de prescrire systématiquement un antiémétique. Chez le patient atteint de cancer, la recherche des causes de nausées devrait inclure la constipation, l’occlusion intestinale, l’urémie, l’hypercalcémie, l’hépatomégalie, l’invasion tumorale du plexus cœliaque et l’utilisation concomitante de médicaments aux propriétés émétogènes. Des nausées persistantes qui ne répondent pas à la réduction de la dose peuvent être causées par une stase gastrique induite par les opioïdes et peuvent être accompagnées d’autres symptômes comprenant l’anorexie, la sensation de satiété précoce, les vomissements et le ballonnement abdominal. Ces symptômes répondent au traitement prolongé par des agents procinétiques gastro-intestinaux.
Constipation : Pratiquement tous les patients qui prennent des opioïdes de façon régulière éprouvent des problèmes de constipation. Chez certains patients, en particulier chez les personnes âgées ou alitées, un fécalome peut en résulter. Il est essentiel d’avertir le patient de cette possibilité et d’instaurer un régime approprié d’hygiène intestinale au début d’un traitement prolongé par opioïdes. Des laxatifs stimulants, des émollients fécaux et d’autres moyens appropriés doivent être utilisés au besoin. Puisqu’un fécalome peut se présenter sous forme de diarrhée par regorgement, on doit exclure la présence de constipation chez les patients recevant un opioïde avant d’instaurer un traitement contre la diarrhée.
Les effets indésirables suivants se manifestent moins fréquemment avec les analgésiques opioïdes et comprennent ceux signalés lors des essais cliniques portant sur le tapentadol, qu’ils soient ou non liés à l’emploi du tapentadol.
8.3 Effets indésirables peu courants observées au cours des essais cliniques Les événements indésirables liés au traitement (EILT) suivants, qui ont été inclus qu’ils soient liés ou non au tapentadol, se sont produits chez moins de 1 % des patients traités avec le tapentadol au cours des études cliniques à double insu contrôlées par traitement actif ou par placebo et ont été observés à une fréquence plus élevée avec le tapentadol qu’avec le placebo :
- Troubles hématologiques et du système lymphatique : leucopénie.
- Troubles cardiaques : palpitations, angine de poitrine
- Troubles de l’oreille et du labyrinthe : vertige
- Troubles de l’œil : vision trouble, troubles visuels, diplopie
- Troubles gastro-intestinaux : douleur abdominale, gêne de l’estomac, distension abdominale, reflux gastro-œsophagien, hémorragie rectale, mal de dents
- Troubles généraux et anomalies au site d’administration : asthénie, irritabilité, œdème périphérique, douleur thoracique, douleur au point de perfusion, sensation de décontraction, douleur, frissons, syndrome de sevrage médicamenteux, sensation d’état anormal, sensation d’ébriété, sensation d’agitation, réaction locale, troubles de la démarche, syndrome pseudogrippal, soif
- Infections et infestations : infection urinaire, grippe, sinusite, bronchite, gastro-entérite, gastro-entérite virale, sinusite aiguë, cystite, rhinite, laryngite, infection des voies respiratoires inférieures, infection virale
Lésions, intoxications et complications liées aux interventions : contusion, chute,
exsudation de la plaie, entorse musculaire, blessure articulaire, lacération cutanée
- Investigations : diminution de la saturation en oxygène, augmentation de la tension artérielle, augmentation du taux sanguin de phosphatase alcaline, élévation du taux de lipase, augmentation du taux sanguin de créatinine, augmentation du taux sanguin de triglycérides, allongement de l’intervalle QT, onde T anormale à l’électrocardiogramme, résultats anormaux aux tests de la fonction hépatique
- Troubles du métabolisme et de la nutrition : anorexie, goutte, déshydratation, hyperglycémie, hypercholestérolémie
- Troubles musculosquelettiques et du tissu conjonctif : arthralgie, secousses musculaires, dorsalgie, myalgie, enflure des articulations, tension musculaire, faiblesse musculaire, raideur musculosquelettique, douleur osseuse, sensation de lourdeur
- Troubles du système nerveux : léthargie, perturbation de l’attention, hypoesthésie, paresthésie, sédation, dysarthrie, migraine, sensation de brûlure, dyskinésie, céphalées d’origine sinusienne, amnésie, dysgueusie, présyncope, trouble de la mémoire
- Troubles mentaux : rêves anormaux, humeur euphorique, hallucinations visuelles, désorientation, agitation, agitation, cauchemars, hallucinations, humeur dépressive, symptôme dépressif, trouble du sommeil, dépression, illusion, baisse de la libido, nervosité, labilité de l’affect, dysphorie, hallucination auditive, crise de panique
- Troubles rénaux et urinaires : dysurie, rétention urinaire, hématurie, pollakiurie, nycturie
- Troubles de la reproduction et troubles mammaires : dysfonction érectile
- Troubles respiratoires, thoraciques et médiastinaux : toux, dyspnée, congestion nasale, hypoxie, gêne nasale, congestion sinusale, hoquet, gorge sèche
- Affections de la peau et des tissus sous-cutanés : urticaire, ampoule, sueurs froides, acné, éruption cutanée prurigineuse
- Troubles vasculaires : bouffées de chaleur, hypertension, bouffées congestives, phlébite
Intervalle QTc chez des volontaires sains : Au cours d’une étude approfondie portant sur l’intervalle QT menée dans des conditions rigoureuses auprès de volontaires sains, il a été montré que le tapentadol n’a aucun effet cliniquement significatif sur l’intervalle QTc (voir
- 10. PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque).
Une crise convulsive s’est produite chez un volontaire ayant des antécédents convulsifs au cours d’une étude de phase I.
8.5 Effets indésirables signalés après la commercialisation du produit
Les événements indésirables rapportés lors de la surveillance après commercialisation du tapentadol sont énumérés au tableau 4. Comme ces manifestations sont déclarées spontanément au sein d’une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence avec certitude ou d’établir clairement un lien de causalité avec le médicament.
Les fréquences indiquées au tableau 4, déterminées d’après les années de traitements-patients,
sont définies en fonction de la convention suivante :
Très fréquents ≥ 1/10
Fréquents ≥ 1/100 et < 1/10
Peu fréquents ≥ 1/1 000 et < 1/100
Rares ≥ 1/10 000, < 1/1 000
Très rares < 1/10 000
Fréquence inconnue (ne peut être estimée à partir des données disponibles)
Tableau 4 : Événements indésirables signalés après la commercialisation du tapentadol
Troubles gastro-intestinaux
Rares Diarrhée
Troubles du système immunitaire
Peu fréquents Hypersensibilité (y compris les rares cas d’œdème de
Quincke, d’anaphylaxie et de choc anaphylactique) Troubles psychiatriques
Rares Hallucinations
Très rare
Inconnue
Crise de panique
Délire
Troubles du système nerveux
Peu fréquents Maux de tête
Troubles cardiaques
Rares Palpitations
Déficit androgénique
L’utilisation prolongée des opioïdes peut avoir une influence sur l’axe hypothalamo-hypophyso-gonadique et entraîner un déficit androgénique qui peut se manifester par une baisse de la libido, l’impuissance, la dysérection, l’aménorrhée ou l’infertilité. Le rôle causal des opioïdes dans le syndrome clinique d’hypogonadisme est inconnu parce que les divers facteurs de stress médicaux, physiques, liés au mode de vie et psychologiques qui sont susceptibles d’influer sur les taux d’hormones sexuelles n’ont pas été déterminés de façon adéquate dans le cadre des études menées jusqu’à présent. Les patients présentant les symptômes de déficit en androgènes doivent subir des épreuves de laboratoire.
Hypersensibilité
Des cas d’hypersensibilité (p. ex. anaphylaxie, œdème de Quincke, choc anaphylactique), y compris des décès, ont été signalés chez certains patients recevant un traitement par le tapentadol. Les symptômes signalés comprenaient : rougeur cutanée, phlyctènes, éruption cutanée, urticaire, enflure du visage, constriction du pharynx, dyspnée et respiration sifflante. Le traitement par le tapentadol doit être interrompu si de tels symptômes surviennent. Les patients présentant une hypersensibilité au tapentadol, à l’un des ingrédients de la formulation ou à un composant du contenant ne doivent pas prendre le tapentadol (voir 2. CONTRE-INDICATIONS et 7. MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité). Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6. FORMES POSOLOGIQUES,
CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit pour obtenir la liste complète des ingrédients.
Toxicité sérotoninergique (aussi appelée syndrome sérotoninergique)
Des cas de toxicité sérotoninergique/syndrome sérotoninergique, une maladie potentiellement mortelle, ont été rapportés avec le tapentadol utilisé en concomitance avec d’autres agents sérotoninergiques tels que les ISRS et les IMAO.
Tendances suicidaires
Des idées suicidaires ont été signalées après la commercialisation du tapentadol. On n’a pas établi de lien de causalité entre les idées suicidaires et l’exposition au tapentadol d’après les données provenant d’essais cliniques et de rapports de pharmacovigilance.
9. INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- La prudence s’impose lors de l’utilisation d’APO-TAPENTADOL chez les patients qui prennent en concomitance des médicaments à action centrale spécifiés ou de l’alcool.
- Il ne faut pas utiliser APO-TAPENTADOL chez des patients qui prennent en concomitance un inhibiteur de la monoamine-oxydase (IMAO) ou qui ont pris un tel médicament dans les 14 derniers jours.
9.2 Aperçu des interactions médicamenteuses
Le tapentadol est principalement métabolisé par glucuronidation, un système à très grande capacité qui n’est pas facilement saturé, même en cas de maladie. Les concentrations thérapeutiques des médicaments sujets à la glucuronidation étant généralement bien inférieures aux concentrations nécessaires pour une inhibition potentielle de la glucuronidation, le risque d’interactions cliniquement pertinentes entre ces médicaments est généralement faible. Les substances suivantes ont été utilisées dans une série d’études sur les interactions, sans résultat significatif sur le plan clinique : acétaminophène, acide acétylsalicylique, naproxène et probénécide. La pharmacocinétique du tapentadol n’était pas affectée par l’augmentation du pH gastrique ou de la motilité gastro-intestinale sous l’influence respective de l’oméprazole et de la métoclopramide.
La liaison du tapentadol aux protéines plasmatiques est faible (environ 20 %). Par conséquent, la probabilité d’interactions pharmacocinétiques médicament-médicament par déplacement à partir du site de liaison protéique est faible.
9.3 Interactions médicament-comportement
L’utilisation concomitante d’alcool doit être évitée. En raison de son activité agoniste sur les
récepteurs mu-opioïdes, APO-TAPENTADOL pourrait augmenter l’effet sédatif de l’alcool.
9.4 Interactions médicament-médicament
Médicaments métabolisés par les enzymes du cytochrome P450
Les évaluations in vitro indiquent que le tapentadol n’inhibe pas et n’induit pas les enzymes du cytochrome P450. Ainsi, il est peu probable qu’il se produise des interactions cliniquement pertinentes médiées par le système du cytochrome P450.
Médicaments qui inhibent ou induisent les enzymes du cytochrome P450
La principale voie du métabolisme du tapentadol est la glucuroconjugaison pour produire des glucuronides, une voie métabolique à grande capacité. Dans une moindre mesure, le tapentadol est aussi métabolisé en N-desméthyl-tapentadol (13 %) par les isoenzymes CYP2C9 et CYP2C19, et en hydroxy-tapentadol (2 %) par l’isoenzyme CYP2D6, lesquels sont ensuite métabolisés par conjugaison. Étant donné que seule une quantité minime de tapentadol est métabolisée par la voie oxydative, il est peu probable qu’il y ait des interactions cliniquement pertinentes médiées par le système du cytochrome P450.
Interaction avec les benzodiazépines et autres dépresseurs du système nerveux central (SNC) En raison de l’effet pharmacologique additif, l’emploi concomitant des benzodiazépines ou autres dépresseurs du SNC (p. ex. autres opioïdes, sédatifs/hypnotiques, antidépresseurs, anxiolytiques, tranquillisants, myorelaxants, anesthésiques généraux, antipsychotiques, phénothiazines, neuroleptiques, antihistaminiques, antiémétiques et alcool) ainsi que des bêta-bloquants augmente le risque de dépression respiratoire, de sédation profonde, de coma et de décès. Réserver la prescription concomitante de ces médicaments aux patients pour qui les autres options thérapeutiques sont inadéquates. Limiter la dose et la durée du traitement au minimum requis. Il faut surveiller les patients de près pour déceler des signes de dépression respiratoire et de sédation (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Système nerveux, Interactions avec les dépresseurs du système nerveux central [y compris les benzodiazépines et l’alcool] et Conduite de véhicules et utilisation de machines). Les patients qui utilisent APO-TAPENTADOL ne doivent pas consommer d’alcool, car cela pourrait augmenter le risque de subir des effets secondaires dangereux.
Inhibiteurs de la monoamine-oxydase
APO-TAPENTADOL est contre-indiqué chez les patients qui reçoivent des IMAO ou qui en ont pris au cours des 14 derniers jours en raison du risque d’effets additifs sur les taux de noradrénaline qui pourraient entraîner des événements cardiovasculaires indésirables (voir
- 2. CONTRE-INDICATIONS).
Médicaments associés à un risque de toxicité sérotoninergique (aussi connu sous le terme syndrome sérotoninergique)
L’administration concomitante de tapentadol avec un agent sérotoninergique, comme un inhibiteur sélectif du recaptage de la sérotonine ou un inhibiteur du recaptage de la sérotonine
et de la noradrénaline, peut augmenter le risque de syndrome sérotoninergique, un trouble pouvant menacer la vie du patient (voir 7. MISES EN GARDE ET PRÉCAUTIONS).
Des cas de toxicité sérotoninergique/syndrome sérotoninergique ont été rapportés après la mise en marché avec l’utilisation concomitante de tapentadol et de médicaments sérotoninergiques (p. ex. les inhibiteurs sélectifs du recaptage de la sérotonine [ISRS] ou les inhibiteurs du recaptage de la sérotonine et de la noradrénaline [IRSN]). Le tapentadol peut augmenter le risque de toxicité sérotoninergique/syndrome sérotoninergique lorsqu’il est utilisé en concomitance avec des médicaments sérotoninergiques tels que les ISRS, les IRSN, et d’autres médicaments sérotoninergiques tels que les antidépresseurs tricycliques (ATC), les IMAO (y compris le linézolide, le bleu de méthylène et les triptans) et avec des médicaments qui altèrent le métabolisme de la sérotonine. Cela pourrait même se produire dans l’intervalle de la dose recommandée (voir 7. MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique/Syndrome sérotoninergique).
Anticholinergiques
L’utilisation du tapentadol en concomitance avec des produits anticholinergiques (p. ex. oxybutynine, bromure d’ipratropium, tiotropium, carbamazépine, etc.) peut augmenter le risque de rétention urinaire ou de constipation grave, ce qui peut entraîner un iléus paralytique.
9.5 Interactions médicament-aliment
Aucun effet sur la pharmacocinétique du tapentadol n’a été observé lorsque ce médicament a été pris avec un repas riche en matières grasses. APO-TAPENTADOL peut être pris avec ou sans aliments (voir 10. PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Effets des aliments).
9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuve de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tapentadol est un analgésique synthétique à action centrale. Bien que son mode d’action exact soit inconnu, son efficacité analgésique serait attribuable à son activité agoniste sur les récepteurs mu-opioïdes et à l’inhibition du recaptage de la noradrénaline.
Le chlorhydrate de tapentadol, analgésique à action centrale (antinociceptif), a un mode d’action apparemment double. Le tapentadol est un agoniste des récepteurs mu-opioïdes ayant une Ki (moyenne ± ÉT) de 0,16 ± 0,04 µM, comparativement à la morphine, qui a une Ki moyenne de 0,009 ± 0,0035 µM, pour les récepteurs mu-opioïdes humains. Dans le test du GTPγS utilisant des membranes de cellule exprimant des récepteurs µ-opioïdes humains recombinants, la puissance (CE50 moyenne ± ÉT) du tapentadol était de 0,67 ± 0,15 µM, comparativement à 0,022 ± 0,003 µM pour la morphine.
In vitro, le tapentadol inhibe aussi le recaptage de la noradrénaline par le biais du transporteur de la noradrénaline. Les deux mécanismes contribuent vraisemblablement aux effets analgésiques de la molécule. Dans une étude de microdialyse chez le rat, le tapentadol a entraîné une augmentation dose-dépendante des concentrations extracellulaires de noradrénaline tandis que la morphine n’a pas augmenté les concentrations extracellulaires de noradrénaline.
10.2 Pharmacodynamie
Le tapentadol est une molécule 3-[(1R,2R)-3-(diméthylamino)-1-éthyl-2-méthylpropyl]phénol ayant un double mode d’action, soit l’agonisme des récepteurs mu-opioïdes et l’inhibition du recaptage de la noradrénaline. Il est 18 fois moins puissant que la morphine au niveau de la liaison au récepteur mu-opioïde humain et de deux à trois fois moins puissant quant à la production d’une analgésie dans les modèles animaux. Il a été montré que le tapentadol inhibait le recaptage de la noradrénaline dans le cerveau de rats, entraînant ainsi une augmentation des concentrations de noradrénaline. Dans les modèles précliniques, l’activité analgésique du tapentadol attribuable à son activité agoniste sur les récepteurs mu-opioïdes peut être contrariée par des antagonistes sélectifs des récepteurs mu-opioïdes (telle la naloxone), tandis que l’inhibition du recaptage de la noradrénaline est sensible aux modulateurs de la noradrénaline.
Dans les modèles précliniques, l’activité analgésique du tapentadol attribuable à son activité agoniste sur les récepteurs mu-opioïdes peut être contrariée par des antagonistes sélectifs des récepteurs mu-opioïdes (telle la naloxone), tandis que l’inhibition du recaptage de la noradrénaline est sensible aux modulateurs de la noradrénaline.
Le tapentadol-O-glucuronide, principal métabolite chez l’être humain, n’a pas d’affinité de
liaison avec les récepteurs mu-opioïdes et n’a pas d’effet sur la noradrénaline et les mécanismes de recaptage du 5-hydroxy-tryptophane, jusqu’à une concentration de 10 µM. De plus, aucun autre métabolite ne contribue à l’activité analgésique du tapentadol. Le tapentadol exerce ses effets analgésiques sans métabolite pharmacologiquement actif.
Système nerveux central :
Le tapentadol produit une dépression respiratoire en agissant directement sur les centres respiratoires du tronc cérébral. La dépression respiratoire fait intervenir à la fois une diminution de la réactivité des centres du tronc cérébral, des augmentations de la pression partielle du CO2 et de la stimulation électrique.
Le tapentadol entraîne une dépression du réflexe de la toux en agissant directement sur le centre de la toux dans le bulbe rachidien. Des effets antitussifs peuvent se produire avec des doses inférieures à celles requises habituellement pour une analgésie.
Le tapentadol cause un myosis, même dans une obscurité totale. La contraction des pupilles est un signe de surdose d’opioïdes, mais n’est pas pathognomonique (p. ex. les lésions pontiques d’origine hémorragique ou ischémique peuvent donner lieu à des observations similaires). Au lieu d’un myosis, on peut observer une mydriase marquée avec une hypoxie en cas de surdose de tapentadol.
Tractus gastro-intestinal et autres muscles lisses :
Le tapentadol entraîne une réduction de la motilité associée à une augmentation de la tonicité des muscles lisses dans l’antre de l’estomac et du duodénum. La digestion des aliments dans l’intestin grêle est retardée, et les contractions propulsives diminuent. Les ondes péristaltiques propulsives dans le côlon diminuent, tandis que la tonicité peut augmenter au point de provoquer des spasmes entraînant la constipation. D’autres effets induits par les opioïdes peuvent comprendre une réduction des sécrétions gastriques, biliaires et pancréatiques, un spasme du sphincter d’Oddi et des hausses transitoires du taux d’amylase sérique.
Système cardiovasculaire :
Le tapentadol peut produire une libération d’histamine avec ou sans vasodilatation périphérique associée. La libération d’histamine et/ou la vasodilatation périphérique se manifestent par un prurit, des bouffées vasomotrices, les yeux rouges, une hyperhidrose et/ou une hypotension orthostatique.
Système endocrinien :
Les opioïdes peuvent influencer les axes hypothalamo-hypophyso-surrénalien ou hypothalamo-hypophyso-gonadique. Parmi les changements observés, on constate une augmentation de la concentration sérique de prolactine et une diminution de la concentration plasmatique de
cortisol et de testostérone. Des signes cliniques et des symptômes dus à ces changements hormonaux peuvent se manifester.
Études pharmacologiques sur l’innocuité clinique :
Électrophysiologie cardiaque
Étude approfondie de l’intervalle QT
Dans une étude croisée, à répartition aléatoire, à double insu, contrôlée par placebo et par traitement actif, des sujets sains (n = 61 à 63) ont reçu cinq doses consécutives de 100 mg de tapentadol toutes les 6 heures, de 150 mg de tapentadol toutes les 6 heures, un placebo et une dose unique de moxifloxacine par voie orale. Aux doses étudiées, qui ont produit des valeurs moyennes ± ÉT de la Cmax à l’état d’équilibre de 129 ± 42,0 ng/ml pour la dose de 100 mg toutes les 6 heures et de 197 ± 89,1 ng/ml pour la dose de 150 mg toutes les 6 heures, le tapentadol n’a eu aucun effet significatif sur l’intervalle QTc, l’intervalle PR ou la durée du complexe QRS.
Évaluation dans les essais cliniques de phases II et III
Dans les études de phases II et III à doses multiples, les valeurs moyennes de la tension artérielle étaient semblables entre le tapentadol et le placebo pendant une période allant jusqu’à trois mois, mais la fréquence des cas de variations cliniquement significatives de la tension artérielle (tension artérielle augmentée ou diminuée, hypertension ou hypotension) était plus élevée chez les patients traités avec le tapentadol. Lors d’une évaluation objective et centralisée des électrocardiogrammes (ECG) réalisés au cours d’études cliniques de phase II et III, le tapentadol n’a montré aucun effet cliniquement significatif sur l’intervalle QTc.
Dépendance :
La probabilité de présenter une tolérance ou un syndrome de sevrage augmente avec la durée du traitement opioïde continu. Les symptômes de sevrage comprenaient : nausées, diarrhée, insomnie, hyperhidrose, anxiété, arthralgie et frissons. Il est possible d’atténuer les symptômes de sevrage en diminuant progressivement la dose.
Dans une étude à répartition aléatoire, ouverte, à groupes parallèles sur l’innocuité, les comprimés de tapentadol à libération prolongée ont permis de maintenir des scores stables d’analgésie durant les 12 mois de l’étude avec une dose quotidienne totale moyenne stable, ce qui indique une absence de tolérance acquise dans la fourchette posologique de 50 à 250 mg deux fois par jour. Dans une autre étude clinique menée auprès de patients souffrant de douleur neuropathique (données sur l’innocuité seulement), les patients sont passés par une période de trois semaines d’ajustement posologique permettant d’atteindre la dose thérapeutique optimale, puis ont été répartis aléatoirement pour recevoir le placebo ou continuer de prendre la même dose fixe de tapentadol en comprimés à libération prolongée (100 à 250 mg) durant 12 semaines pendant la période d’entretien. Une analgésie stable a été maintenue; aucun signe de tolérance au tapentadol en comprimés à libération prolongée n’a été relevé, ni sur une période de 15 semaines à dose fixe, ni sur une période d’un an à
posologie souple.
Au cours d’une étude à répartition aléatoire et contrôlée par traitement actif, le tapentadol a été administré toutes les 4 à 6 heures à des sujets souffrant de lombalgie ou de douleur au genou ou à la hanche liée à l’arthrose (présente depuis au moins trois mois). L’objectif principal de cette étude était d’évaluer le profil d’innocuité du tapentadol à des doses flexibles de 50 mg ou 100 mg prises toutes les 4 à 6 heures au besoin (dose quotidienne totale maximale de 600 mg) pendant 90 jours en comparaison avec un puissant analgésique mu-opioïde fréquemment utilisé. Pour les patients traités avec le tapentadol, la fréquence d’événements indésirables entraînant l’interruption du traitement était de 20,2 % chez les patients qui ne prenaient pas d’opioïdes au moment de l’instauration du traitement et de 21,3 % chez ceux qui en prenaient déjà (défini comme l’utilisation d’analgésiques opioïdes au moins 5 jours par semaine au cours des 30 jours précédents). Pour les patients traités par le puissant comparateur opioïde, la fréquence d’événements indésirables entraînant l’interruption du traitement était de 36,4 % chez les patients qui ne prenaient pas d’opioïdes au moment de l’instauration du traitement et de 24,4 % chez ceux qui en prenaient déjà. Le tapentadol était associé à une meilleure tolérabilité gastro-intestinale (p. ex. en ce qui a trait aux nausées, aux vomissements et à la constipation) que le puissant comparateur opioïde. Le tapentadol était généralement bien toléré, et son profil d’innocuité concordait avec ses activités moléculaires. Des symptômes de sevrage modérés ont été observés chez 0,3 % des patients qui ont brusquement arrêté de prendre le tapentadol, alors que 17 % ont présenté des symptômes de sevrage légers.
10.3 Pharmacocinétique
Absorption :
La biodisponibilité absolue moyenne après l’administration à jeun d’une dose unique de tapentadol est d’environ 32 % en raison d’un important métabolisme de premier passage.
Les concentrations sériques maximales de tapentadol sont habituellement atteintes environ 1,25 heure après l’administration des comprimés de tapentadol. Des augmentations de la Cmax et de l’ASC du tapentadol proportionnelles à la dose ont été observées après l’administration de comprimés de tapentadol à des doses se situant dans l’intervalle thérapeutique par voie orale.
Une étude à doses multiples (toutes les 6 heures) de 75 à 175 mg de tapentadol a montré un coefficient d’accumulation entre 1,4 et 1,7 pour la molécule mère et entre 1,7 et 2,0 pour le principal métabolite tapentadol-O-glucuronide (principalement déterminé par l’intervalle posologique et la demi-vie apparente du tapentadol et de son métabolite).
Effets des aliments :
L’ASC et la Cmax ont augmenté respectivement de 25 % et de 16 % lorsque les comprimés de tapentadol étaient administrés après un déjeuner hypercalorique riche en matières grasses. Les
études cliniques de phase III ont été menées sans restriction quant à l’ingestion de nourriture. APO-TAPENTADOL peut être pris avec ou sans nourriture.
Distribution :
Le tapentadol est largement distribué dans tout l’organisme. Après une administration intraveineuse, le volume de distribution (Vz) du tapentadol est de 540 ± 98 litres. La liaison aux protéines plasmatiques est faible et correspond à environ 20 %.
Métabolisme :
Chez l’être humain, le métabolisme du tapentadol est élevé. Environ 97 % de la molécule mère est métabolisée. Le tapentadol passe principalement par un métabolisme de phase 2, et seule une petite partie subit une biotransformation oxydative de phase 1. La principale voie du métabolisme du tapentadol est la glucuroconjugaison pour produire des glucuronides. Après l’administration orale, environ 70 % de la dose (55 % d’O-glucuronide et 15 % de sulfate de tapentadol) est excrétée dans l’urine sous forme conjuguée. Un total de 3 % du médicament était excrété dans l’urine sous forme inchangée. Le tapentadol est aussi métabolisé en N-desméthyl-tapentadol (13 %) par les isoenzymes CYP2C9 et CYP2C19, et en hydroxy-tapentadol (2 %) par l’isoenzyme CYP2D6, lesquels sont ensuite métabolisés par conjugaison. Par conséquent, le métabolisme du médicament médié par le système du cytochrome P450 est moins important que la conjugaison de phase 2.
Aucun des métabolites ne contribue à l’activité analgésique.
Élimination :
Le tapentadol et ses métabolites sont excrétés presque exclusivement (à 99 %) par les reins. La demi-vie terminale après administration par voie orale est en moyenne (± écart-type) de 4,3 (± 0,8) heures, et la clairance apparente (CL/F) est en moyenne de 4 470 (± 1 519) ml/min pour toutes les doses de tapentadol. La clairance sérique totale du tapentadol après administration intraveineuse est de 1 530 ± 177 ml/min.
Populations particulières et états pathologiques :
- Enfants (< 18 ans) : Le profil pharmacocinétique du tapentadol chez les enfants n’a pas été évalué. Aucune étude clinique n’a été menée sur le tapentadol chez les enfants. Les personnes de moins de 18 ans ne doivent pas prendre APO-TAPENTADOL.
Personnes âgées (≥ 65 ans) : L’exposition moyenne (ASC) au tapentadol était semblable chez les sujets âgés (≥ 65 ans) et les jeunes adultes, avec une Cmax moyenne plus basse de 16 % dans le groupe des sujets âgés comparativement aux jeunes adultes. Les patients âgés étant plus sensibles aux effets des opioïdes et plus susceptibles de
présenter une baisse des fonctions rénales et hépatiques, il faut faire preuve de prudence dans le choix de la dose à administrer.
- Sexe : Le sexe n’a pas été reconnu comme une covariable statistiquement significative dans l’analyse pharmacocinétique de population sur le tapentadol.
Polymorphisme génétique : Le tapentadol est principalement éliminé par
glucuronidation par plusieurs isoenzymes uridine-diphosphate-glucuronyl transférases. Bien qu’il n’y ait pas de données directes sur l’incidence de la variation génétique d’isoenzymes individuelles sur la pharmacocinétique du tapentadol ou de son métabolite glucuronide, un tel effet n’est pas attendu. En raison de la faible contribution du CYP2C9, du CYP2C19 et du CYP2D6 sur le métabolisme du tapentadol, il n’est pas attendu qu’un polymorphisme génétique de ces enzymes contribue à une variabilité dans la pharmacocinétique du tapentadol.
- Origine ethnique : Aucun effet statistiquement significatif de l’origine ethnique sur les paramètres pharmacocinétiques n’a été noté.
- Insuffisance hépatique : L’administration du tapentadol chez les sujets dont la fonction hépatique était altérée a entraîné une augmentation de l’exposition au tapentadol et des taux sériques de tapentadol comparativement à ceux qui avaient une fonction hépatique normale. Le rapport des paramètres pharmacocinétiques du tapentadol dans les groupes atteints d’insuffisance hépatique légère ou modérée comparativement au groupe dont la fonction hépatique est normale était respectivement de 1,7 et de 4,2 pour l’ASC, de 1,4 et de 2,5 pour la Cmax et de 1,2 et 1,4 pour le t1/2. Le taux de formation de tapentadol-O-glucuronide était inférieur chez les sujets présentant une insuffisance hépatique plus sévère (voir 2. CONTRE-INDICATIONS).
- Insuffisance rénale : L’ASC et la Cmax du tapentadol étaient comparables chez les sujets présentant différents degrés d’insuffisance rénale (d’une fonction rénale normale à une insuffisance rénale sévère). Par contre, une exposition accrue (ASC) au tapentadol-O-glucuronide a été observée avec des degrés croissants d’insuffisance rénale. Chez les sujets atteints d’insuffisance rénale légère, modérée et sévère, l’ASC du tapentadol-O-glucuronide était respectivement 1,5, 2,5 et 5,5 fois plus élevée que chez les sujets dont la fonction rénale était normale (voir 2. CONTRE-INDICATIONS).
11
ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Entreposage et stabilité
Les comprimés APO-TAPENTADOL doivent être conservés à la température ambiante (entre 15 °C et 30 °C), à l’abri de l’humidité.
Gardez APO-TAPENTADOL hors de la portée et de la vue des enfants.
Mise au rebut
APO-TAPENTADOL doit être conservé en lieu sûr et hors de la vue et de la portée des enfants, avant, pendant et après l’utilisation. Les patients ne doivent pas prendre APO-TAPENTADOL devant des enfants, car ils pourraient essayer de les imiter.
APO-TAPENTADOL ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour la mise au rebut du médicament. Afin d’éviter l’exposition accidentelle d’autres personnes, notamment des enfants et des animaux de compagnie, les comprimés d’APO-TAPENTADOL inutilisés ou périmés doivent être mis au rebut dès qu’ils ne sont plus nécessaires. Si un stockage temporaire est nécessaire avant la mise au rebut, le patient peut obtenir auprès d’une pharmacie un contenant hermétique à l’épreuve des enfants, comme un contenant à déchets biologiques ou un boîtier à médicaments équipé d’une serrure.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate de tapentadol
Nom chimique : chlorhydrate de 3-[(1R,2R)-3-(diméthylamino)-1-éthyl-2-méthylpropyl]phénol.
Formule moléculaire et masse moléculaire :
La formule moléculaire est C14H23NO·HCl. La masse moléculaire du chlorhydrate de tapentadol est de 257,80 g/mol; la masse moléculaire du tapentadol base est de 221,34 g/mol.
Formule développée :
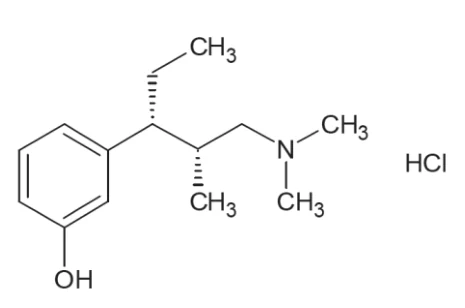
Propriétés physicochimiques : Le chlorhydrate de tapentadol est une poudre blanche à blanchâtre. Le chlorhydrate de tapentadol est très soluble dans l’eau, soluble dans l’acétone, l’acétonitrile, l’isopropanol et le méthanol; il est insoluble dans le n-heptane. Son point de fusion se situe entre 193 °C et 213 °C. La valeur du coefficient de partage octanol:eau (logP) est de 2,87. Les valeurs pKa sont de 9,34 et 10,45.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Douleur aiguë modérée à sévère
Tableau 5 : Résumé des données démographiques des patients dans les essais cliniques portant sur la douleur aiguë modérée à sévère
Numéro de
l’étude
Méthodologie de l’étude | Posologie, voie d’administration et durée du traitement | Sujets de l’étude (n) | Âge moyen (intervalle) |
Sexe
Comprimés de tapentadol
PAI-3003/KF32
Douleur
postopératoire à
la suite d’une
exostosectomie
Étude à répartition aléatoire, à double insu, en groupes parallèles; contrôlée par placebo et par traitement actif | Dose orale fixe toutes les 4 à 6 heures durant 72 heures avec la possibilité d’une deuxième dose précoce au jour 1 Groupes de traitement – comprimés de tapentadol : 50 mg, 75 mg ou 100 mg; oxycodone à LI : 15 mg; placebo | n = 602 | 46 ans (18-77 ans) |
H : 77 F : 525
PAI-3016/KF35 Douleur
postopératoire à la suite d’une hystérectomie abdominale
Étude à répartition aléatoire, à double insu, en groupes parallèles; contrôlée par placebo et par traitement actif | Dose orale fixe toutes les 4 à 6 heures durant 72 heures avec la possibilité d’une deuxième dose précoce au jour 1 Groupes de traitement – comprimés de tapentadol : 50 mg, 75 mg ou 100 mg; morphine à LI à 20 mg; placebo | n = 854 | 47,5 ans (28-78 ans) |
H : 0
F : 854
PAI-3002/KF33 Arthrose
terminale,
chirurgie dans 10 jours
Étude à répartition aléatoire, à double insu, en groupes parallèles; contrôlée par placebo et par traitement actif | Dose orale fixe toutes les 4 à 6 heures durant 10 jours Groupes de traitement – tapentadol : 50 mg ou 75 mg; oxycodone à LI : 10 mg; placebo | N = 666 | 61,2 ans (20-79 ans) |
H : 338 F : 328
Tableau 6 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le tapentadol à LI et le tapentadol à LC, étude de conversion de dose
Numéro de
l’étude
Méthodologie de l’étude | Posologie, voie d’administration et durée du traitement | Sujets de l’étude (n) | Âge moyen (intervalle) |
Sexe
PAI-
3019/KF39 Lombalgie chronique
Étude à répartition aléatoire, à double insu, avec permutation en deux phases | Période d’ajustement posologique (ajustement posologique de trois semaines pour obtenir une efficacité et une tolérabilité optimales) : comprimés de tapentadol à 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures. Phase à double insu (deux phases avec permutation de 14 jours) : Comprimés de tapentadol à 50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures à la dose atteinte lors de l’ajustement posologique; Comprimés de tapentadol à libération prolongée à 100 mg, 150 mg, 200 mg ou 250 mg 2 f.p.j. à la même dose quotidienne totale que le tapentadol | n = 116 (ouverte) n = 87 (pour l’innocuité pendant le traitement à double insu) n = 60 (selon le protocole pour la non- infériorité) | 53,6 ans (21-88 ans) |
H : 51 F : 65
L’efficacité et l’innocuité du tapentadol ont été établies dans le cadre de deux études menées auprès de patients souffrant de douleurs aiguës d’intensité modérée à sévère. Ces études à répartition aléatoire, à double insu, contrôlées par placebo et par traitement actif portaient sur le soulagement de la douleur postopératoire, l’une chez des patients à la suite d’une exostosectomie et l’autre chez des patientes souffrant de douleur à la suite d’une hystérectomie abdominale. Une autre étude à répartition aléatoire, à double insu, contrôlée par placebo et par traitement actif a été menée auprès de patients souffrant de douleur liée à une maladie articulaire dégénérative en phase terminale de la hanche ou du genou dans les 10 jours précédant une arthroplastie non urgente. Une étude croisée à double insu a aussi été menée afin d’évaluer la possibilité de faire passer des sujets souffrant de lombalgie d’intensité modérée à sévère, dont la dose a été ajustée pour obtenir une efficacité et une tolérabilité
stables, des comprimés de tapentadol (50 mg, 75 mg ou 100 mg toutes les 4 à 6 heures) aux comprimés de tapentadol à libération prolongée (100 mg, 150 mg, 200 mg ou 250 mg deux fois par jour), tout en maintenant une efficacité comparable.
PAI-3003/KF 32 (modèle de douleur liée à l’exostosectomie)
Il s’agissait d’une étude à doses multiples, à répartition aléatoire, à double insu, contrôlée par placebo et par traitement actif, en groupes parallèles, visant à évaluer l’efficacité et l’innocuité des comprimés de tapentadol à 50 mg, 75 mg et 100 mg administrés toutes les 4 à 6 heures durant 72 heures à des patients souffrant de douleur aiguë d’intensité modérée à sévère à la suite d’une exostosectomie unilatérale au premier métatarse, suivie d’une période ouverte facultative de 9 jours avec les comprimés de tapentadol à 50 mg ou à 100 mg. Un total de 603 patients admissibles à l’étude, ayant obtenu un score de douleur initial ≥ 4 sur une échelle d’évaluation numérique (EEN) en 11 points allant de 0 à 10, ont été répartis aléatoirement (1:1:1:1:1) dans l’un des cinq groupes de traitement, et 602 patients ont été traités. Les patients pouvaient prendre une deuxième dose du médicament à l’étude une heure après la première dose du jour 1 de l’étude et les doses suivantes toutes les 4 à 6 heures. Si des analgésiques de secours étaient nécessaires, les patients étaient retirés de l’étude pour manque d’efficacité.
Les sujets étaient âgés de 18 à 77 ans, inclusivement. La répartition selon les caractéristiques démographiques et initiales était équilibrée entre les groupes de traitement. La plupart des sujets étaient de race blanche (55 %), hispanique (22 %) ou noire (20 %). La plupart des sujets de tous les groupes de traitement étaient des femmes (87 %) âgées de moins de 65 ans (94 %). Le score médian d’intensité de la douleur au début de l’étude était de 7,0 dans tous les groupes; le score moyen de la douleur au début de l’étude allait de 6,9 dans le groupe placebo et les groupes recevant les comprimés de tapentadol à 100 mg, à 7,2 pour le groupe recevant les comprimés de tapentadol à 50 mg.
Le critère d’évaluation principal de l’efficacité était la somme des différences entre les scores d’intensité de la douleur au cours des 48 premières heures (SPID48) par rapport au placebo. À chaque dose, les comprimés de tapentadol procuraient un plus grand soulagement de la douleur par rapport au placebo d’après les valeurs de la SPID48 ajustées pour des comparaisons multiples. Les proportions de patients qui présentant une réduction de l’intensité de la douleur à 48 heures de 30 % ou plus étaient de 40,0 % pour le placebo, 64,7 % pour les comprimés de tapentadol à 50 mg, 68,3 % pour les comprimés de tapentadol à 75 mg et 78,8 % pour les comprimés de tapentadol à 100 mg.
PAI-3016/KF35 (modèle de douleur liée à l’hystérectomie)
Il s’agissait d’une étude multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo et par traitement actif, en groupes parallèles portant sur des patientes hospitalisées et visant à évaluer l’efficacité, l’innocuité et la pharmacocinétique de doses multiples de 50 mg, 75 mg et 100 mg de comprimés de tapentadol pour le soulagement de la douleur postopératoire d’intensité modérée à sévère à la suite d’une hystérectomie abdominale. Les
sujets prenaient les comprimés de tapentadol toutes les 4 à 6 heures pendant 3 jours (avec la possibilité de prendre une deuxième dose dès une heure, mais pas plus de 6 heures après la prise de la première dose du médicament à l’étude). Pour être admissibles à l’étude, les patientes devaient présenter un score d’intensité de la douleur d’au moins 4 à l’EEN d’intensité de la douleur de 11 points (0 à 10), et au moins une douleur modérée à l’échelle d’évaluation verbale (EEV) dans les 30 minutes précédant la répartition aléatoire. L’utilisation de tout autre médicament analgésique au cours de la phase de traitement à double insu entraînait le retrait des sujets de l’étude pour manque d’efficacité. La variable principale était la SPID24 selon l’EEN.
Les données démographiques des groupes de traitement étaient semblables. Les sujets traités étaient âgés en moyenne de 47,5 ans, dont 98,4 % avaient moins de 65 ans; l’âge allait de 28 à 78 ans. Pour la population en intention de traiter, le score moyen d’intensité de la douleur au départ selon l’EEN de 11 points était semblable pour tous les groupes de traitement, variant entre 5,1 et 5,2.
La variable principale de l’efficacité de cet essai était la SPID24, calculée en fonction de la date et de l’heure de la première dose.
Les comprimés de tapentadol à 50 mg, 75 mg et 100 mg ont entraîné des améliorations statistiquement significatives quant au soulagement de la douleur par rapport au placebo selon le critère d’évaluation principal ajusté aux fins de comparaisons multiples. Le taux de répondants présentant une réduction d’au moins 30 % à 24 heures était de 53,6 % pour le placebo, de 71,2 % pour les comprimés de tapentadol à 50 mg, de 72,5 % pour les comprimés de tapentadol à 75 mg et de 73,3 % pour les comprimés de tapentadol à 100 mg.
PAI-3002/KF33 (douleur liée à l’arthrose terminale avant une arthroplastie de remplacement)
Cette étude à doses multiples, à répartition aléatoire, à double insu, contrôlée par placebo et par traitement actif et en groupes parallèles visait à évaluer l’efficacité et l’innocuité du tapentadol à 50 mg et 75 mg administré toutes les 4 à 6 heures durant les heures d’éveil à des patients âgés de 20 à 79 ans, souffrant de douleur d’intensité modérée à sévère liée à l’arthrose terminale de la hanche ou du genou, en attente d’une arthroplastie de remplacement dans 10 jours. L’intensité de la douleur était définie comme un score moyen de la douleur sur 3 jours ≥ 5 sur une échelle d’intensité de la douleur de 11 points, allant de 0 à 10. Les scores de douleur étaient déterminés deux fois par jour afin d’évaluer la douleur ressentie par le patient au cours des 12 heures précédentes. Les patients étaient autorisés à poursuivre tout au long de l’étude un traitement analgésique non opioïde dont le schéma était stable avant la sélection. Dans les groupes de traitement avec le tapentadol et le groupe placebo, 83 % des patients prenaient de tels analgésiques pendant l’étude. Le groupe de traitement à 75 mg recevait une dose de 50 mg la première journée de l’étude, suivi de 75 mg pour les neuf jours restants. Les patients ayant besoin d’analgésiques de secours autres que le médicament à l’étude étaient retirés de l’étude pour manque d’efficacité.
L’efficacité a été évaluée en comparant la somme des différences entre les scores d’intensité de la douleur (SPID) par rapport au placebo au cours des cinq premiers jours du traitement. Les comprimés de tapentadol à 50 mg et à 75 mg ont procuré un soulagement de la douleur par rapport au placebo d’après la SPID sur 5 jours (p < 0,001 pour les deux groupes de traitement par le tapentadol, ajustés aux fins de comparaisons multiples). Le taux de répondants présentant une réduction de la douleur d’au moins 30 % était de 30,2 % avec le placebo, de 43,1 % avec les comprimés de tapentadol à 50 mg, et de 41,0 % avec les comprimés de tapentadol à 75 mg.
PAI-3019/KF39 (étude sur la conversion des doses de tapentadol en comprimés et de tapentadol à libération prolongée dans un modèle de lombalgie)
L’étude PAI-3019/KF39 était une étude à répartition aléatoire, multicentrique, à double insu, croisée en deux périodes visant à établir l’équivalence posologique et la conversion directe entre les comprimés de tapentadol et le tapentadol à libération prolongée chez des sujets souffrant de lombalgie d’intensité modérée à sévère. Les sujets étaient soumis à un ajustement ouvert pour obtenir une dose optimale de tapentadol en comprimés (50 mg, 75 mg ou 100 mg toutes les 4 heures ou 6 heures, jusqu’à une dose quotidienne totale maximale de 500 mg) pendant 21 jours. Cette phase était suivie de deux périodes de permutation à double insu et à dose fixe (utilisant la dose quotidienne totale des comprimés de tapentadol ou du tapentadol à libération prolongée administrée au cours de la phase d’ajustement), chacune d’une durée de 14 jours. Le critère d’évaluation principal de l’efficacité, déterminé au moyen d’un test de non-infériorité, était le score moyen d’intensité de la douleur au cours des 3 derniers jours de chaque phase de traitement à double insu, mesuré deux fois par jour à l’aide de l’EEN en 11 points.
Un total de 116 sujets étaient inscrits à la phase d’ajustement ouverte, 88 ont été répartis aléatoirement, 87 ont été inclus dans la population d’analyse à double insu de l’innocuité et 60 ont été inclus dans la population d’analyse selon le protocole. L’âge médian des patients de la population d’analyse de l’innocuité ouverte était de 53,0 ans (fourchette de 21 à 88); la majorité des sujets étaient des femmes (56 %), de race blanche (77,6 %) et âgées de moins de 65 ans (74,1 %). L’intensité moyenne de la douleur avant le traitement, selon l’EEN en 11 points, était de 7,3 au début de la phase d’ajustement ouverte. Un peu plus de la moitié des sujets (53,4 %) n’avaient pas pris d’opioïdes au cours des 3 mois précédant la visite de sélection.
Le score total moyen d’intensité de la douleur a diminué d’une valeur pré-traitement de 7,3 à un score moyen de 4,2 après 3 semaines de phase d’ajustement ouverte (avant le début de la phase de permutation à double insu) (n = 60, selon le protocole). Le score moyen estimé d’intensité de la douleur au cours des 3 derniers jours de traitement de l’analyse primaire selon le protocole était de 4,0 pour la phase avec tapentadol à libération prolongée et de 3,9 pour la phase avec comprimés de tapentadol. La différence estimée entre les valeurs moyennes du critère d’évaluation principal (score moyen d’intensité de la douleur au cours des 3 derniers jours de traitement : du tapentadol à libération prolongée aux comprimés de tapentadol) était
de 0,1 avec un IC à 95 % de -0,09 à 0,28, à l’intérieur de la marge prédéfinie de non-infériorité (-2 à 2). Cette étude a montré que les comprimés de tapentadol peuvent être utilisés pour un ajustement posologique afin d’obtenir un équilibre optimal entre l’efficacité et la tolérabilité. Les patients pouvaient ensuite passer directement à une dose quotidienne totale à peu près équivalente de tapentadol à libération prolongée, ou vice-versa, au besoin, en conservant une efficacité équivalente.
14.2 Études de biodisponibilité comparative
APO-TAPENTADOL en comprimés à 50 mg, 75 mg et 100 mg a rempli les critères de dispense de démonstration de bioéquivalence fondée sur le système de classification des produits biopharmaceutiques, comparativement aux concentrations respectives de Nucynta IR® (tapentadol) en comprimés (Janssen Inc., Canada)
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des études ont été menées sur des souris, des rats, des cobayes, des lapins, des chiens et des singes afin d’établir le profil de toxicité du chlorhydrate de tapentadol après l’administration par différentes voies. Lors des études de toxicologie sur le tapentadol, les effets généraux les plus fréquents du tapentadol étaient liés aux propriétés pharmacodynamiques de la molécule, notamment son activité agoniste sur les récepteurs mu-opioïdes et son inhibition du recaptage de la noradrénaline. Des effets passagers, dose-dépendants et liés surtout au SNC ont été observés, notamment l’altération de la fonction respiratoire et des convulsions chez le chien à des concentrations plasmatiques (Cmax) se situant dans l’intervalle associé à la dose maximale recommandée chez l’être humain (DMRH).
Études de toxicité aiguë et à doses répétées :
Des études de toxicité aiguë menées chez des rongeurs ayant reçu le chlorhydrate de tapentadol par voie orale ou intraveineuse ont montré un faible niveau de toxicité aiguë. Les valeurs de la DL50 étaient nettement supérieures à 300 mg/kg (voie orale) ou à 40 mg/kg (voie intraveineuse) respectivement chez la souris et le rat.
Le tapentadol a été évalué dans le cadre d’études de toxicité à doses répétées menées chez des souris, des rats, des chiens et des singes pendant des durées maximales respectives de 3, 6 ou 12 mois ou de 14 jours. À des doses élevées de tapentadol, des effets passagers, dose-dépendants et liés surtout au SNC ont été observés, notamment un comportement craintif, une sédation ou un comportement surexcité, le décubitus et une posture voûtée, une altération de
la fonction respiratoire et, dans de rares cas, des convulsions.
De plus, une salivation, des vomissements et un haut-le-cœur ont été observés chez le chien. Les symptômes gastro-intestinaux et du SNC concordaient avec les effets pharmacodynamiques des agonistes des récepteurs mu-opioïdes. Chez le rat, des modifications adaptatives du foie ont été observées. Ces changements sont considérés comme étant liés à la surcharge xénobiotique des hépatocytes en raison d’un métabolisme de phase 2 substantiel et ne sont pas considérés comme un signe d’hépatotoxicité patente. De plus, il n’y a pas eu de formation tumorale significative dans le foie de l’une ou l’autre des espèces de rongeurs (rat et souris) lors des études de carcinogénicité sur deux ans.
Chez le chien, l’allongement passager de l’intervalle QTc a été observé lors des études à doses répétées. Ces effets augmentaient avec la dose et n’étaient significatifs qu’au début des études. Aucune autre constatation électrocardiographique n’a été faite. Il s’est produit une certaine toxicité tardive, notamment des convulsions et de la mortalité chez le rat et le chien dans les groupes ayant reçu les doses élevées, et ce, après un délai de plusieurs heures suivant l’administration par voie intraveineuse ou orale. La cause de la mortalité n’a pas été élucidée, mais elle est considérée comme le résultat des activités pharmacodynamiques exacerbées de la molécule.
Cancérogénicité :
Le tapentadol a été administré à des rats (dans l’alimentation) et à des souris (gavage) pendant deux ans. Chez la souris, le chlorhydrate de tapentadol a été administré par gavage à raison de 50, 100 et 200 mg/kg/jour (200 mg/kg/jour = dose maximale tolérée chez la souris) pendant deux ans. L’exposition selon la Cmax plasmatique moyenne était environ 4,6 fois plus élevée que la dose quotidienne maximale recommandée chez l’humain. L’exposition à une dose ajustée en fonction de la surface corporelle (en prenant comme référence une dose de 700 mg de tapentadol administrée chez une personne pesant 50 kg) était environ 1,2 fois plus élevée chez la souris que la dose quotidienne maximale recommandée chez l’humain. Aucune augmentation de l’incidence de tumeurs n’a été observée, quelle que soit la dose. Chez le rat, le chlorhydrate de tapentadol était administré avec la nourriture à des doses de 10, 50, 125 et 250 mg/kg/jour pendant deux ans. L’exposition à une dose ajustée en fonction de la surface corporelle (en prenant comme référence une dose de 700 mg de tapentadol administrée chez une personne pesant 50 kg) était environ 2,9 fois plus élevée chez le rat que la dose quotidienne maximale recommandée chez l’humain. Les valeurs Cmax n’ont pas été mesurées dans le cadre de l’étude de cancérogénicité, ce qui ne permet pas de calculer un multiple de la valeur d’exposition directe à la Cmax. Toutefois, dans le cadre des études sur la toxicité par gavage d’une durée de 3 et 6 mois, à une exposition semblable à celle de l’ASC dans le cadre d’études de cancérogénicité menée chez le rat, l’exposition à la Cmax était en moyenne environ 2,7 fois plus élevée que chez l’humain à la dose quotidienne maximale recommandée. Aucune augmentation de l’incidence de tumeurs n’a été observée, quelle que soit la dose.
Génotoxicité :
Le tapentadol n’a pas provoqué de mutation génique dans les bactéries, mais il s’est avéré clastogène lors de l’activation métabolique au cours d’un test d’aberration chromosomique effectué sur des cellules V79. Le test a été répété et était négatif en présence ou en l’absence d’activation métabolique. Ce seul résultat positif avec le tapentadol n’a pas été confirmé in vivo chez le rat lorsque testé jusqu’à la dose maximale tolérée à l’aide des deux critères d’évaluation des aberrations chromosomiques et de la synthèse non programmée de l’ADN.
Toxicologie de la reproduction et du développement :
Troubles de la reproduction
Le chlorhydrate de tapentadol a été administré par voie intraveineuse à des rats ou à des rates à des doses allant jusqu’à 3, 6 ou 12 mg/kg/jour (ce qui représente jusqu’à environ 0,4 fois l’exposition d’après l’ASC, selon une extrapolation d’analyses toxicocinétiques d’une étude distincte de quatre semaines sur l’administration par voie intraveineuse à des rats). Le tapentadol n’a pas influencé la fertilité, quelle que soit la dose. À des doses ≥ 6 mg/kg/jour, il s’est produit une toxicité maternelle et des effets indésirables sur le développement embryonnaire, y compris une diminution du nombre d’implantations, une réduction du nombre de conceptus vivants et une augmentation des pertes avant et après l’implantation.
Études sur le développement
Le potentiel tératogène du chlorhydrate de tapentadol a été évalué chez des rates et des lapines gravides après son administration par voie intraveineuse ou sous-cutanée pendant la période d’organogenèse embryofœtale. Lorsque le tapentadol a été administré à des rates deux fois par jour par voie sous-cutanée à des doses de 10, 20 ou 40 mg/kg/jour [soit jusqu’à 1 fois l’exposition plasmatique à la dose maximale recommandée chez l’humain (DMRH) de 700 mg/jour pour le tapentadol d’après la comparaison de l’aire sous la courbe en fonction du temps (ASC)], aucun effet tératogène n’a été observé. Les signes de toxicité embryofœtale comprenaient des retards passagers de la maturation du squelette (c.-à-d. diminution de l’ossification) à la dose de 40 mg/kg/jour, qui était associée à une toxicité maternelle significative. L’administration du chlorhydrate de tapentadol aux lapines à des doses de 4, 10 ou 24 mg/kg/jour par injection sous-cutanée [soit 0,2, 0,6 et 1,85 fois l’exposition plasmatique à la DMRH d’après la comparaison de l’ASC] a montré une toxicité embryofœtale aux doses ≥ 10 mg/kg/jour. Les effets observés comprenaient une diminution de la viabilité fœtale, des retards de développement du squelette et d’autres variations. De plus, des malformations multiples ont été notées, notamment gastroschisis/thoracogastroschisis, amélie/phocomélie et fente palatine aux doses ≥ 10 mg/kg/jour, et ablépharie, encéphalopathie et spina-bifida à la dose élevée de 24 mg/kg/jour. La toxicité embryofœtale, y compris les malformations, peut être secondaire à la toxicité maternelle significative observée pendant l’étude.
Lors d’une étude sur le développement prénatal et postnatal menée chez le rat,
l’administration orale de doses de tapentadol de 20, 50, 150 ou 300 mg/kg/jour à des rates gravides ou allaitantes pendant la fin de la gestation ou le début de la période postnatale [représentant jusqu’à 1,7 fois l’exposition plasmatique à la DMRH d’après l’ASC] n’a pas influencé le développement physique ou des réflexes, les résultats des tests neurocomportementaux ou les paramètres reproducteurs. Un retard de développement lié au traitement, notamment une ossification incomplète, ainsi que des réductions significatives du poids corporel des nouveau-nés et du gain pondéral aux doses associées à une toxicité maternelle (150 mg/kg/jour et plus) a été observé. Aux doses maternelles de tapentadol ≥ 150 mg/kg/jour, on a observé une augmentation de la mortalité des nouveau-nés liée à la dose jusqu’au quatrième jour après la naissance.
Toxicologie particulière :
Dépendance et tolérance
Le tapentadol est un agoniste des récepteurs mu-opioïdes. Le risque de provoquer une dépendance au médicament et le risque d’abus du tapentadol ont été étudiés dans des modèles animaux de rats et de singes. Le tapentadol a entraîné une dépendance physique, comme l’ont montré des modèles de traitement aigu (souris) et chronique (rat). Dans les deux cas, toutefois, le tapentadol a entraîné moins de symptômes de sevrage que la morphine à des doses équianalgésiques. Dans les modèles de récompense et de renforcement chez le rat, le tapentadol avait une activité comparable à celle de la morphine à des doses équianalgésiques. Le tapentadol a entraîné une préférence de place conditionnée, était associé à une auto-administration intraveineuse et a provoqué une généralisation du signal avec la morphine (mais non avec une amphétamine) lors d’un test de discrimination médicamenteuse.
L’apparition d’une tolérance aux effets analgésiques du tapentadol était bien plus lente que dans le cas de la morphine (à des doses équianalgésiques) dans un modèle de douleur chronique et aiguë chez le rat.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
NNUCYNTA® IR (tapentadol en comprimés à libération immédiate à 50 mg, 75 mg et
100 mg), numéro de contrôle de la présentation : 247865, monographie de produit, Endo Ventures Ltd., 15 octobre 2021.