


Monographie de produit - Odan-Valproic Acid
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Utilisation chez les patients de sexe masculin en âge de procréer | 10/2024 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes | 10/2024 |
| 7 Mises en garde et précautions, Programme de prévention des grossesses | 05/2026 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme Gain de poids | 05/2026 |
| 7 Mises en garde et précautions, Santé reproductive : Risque tératogène | 05/2026 |
| 7 Mises en garde et précautions, Appareil cutané : Réactions cutanées indésirables graves; et Angio-oedème | |
| 7 Mises en garde et précautions, 7.1.1 Grossesse, Fillettes, femmes aptes à procréer et femmes enceintes | 05/2026 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Pédiatrie…………………………………………………………………………………………………………………..4
1.2 Gériatrie ...................................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................. 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................. 7
4.1 Considérations posologiques .................................................................................. 7
4.2 Posologie recommandée et ajustement posologique ......................................... 8
4.4 Administration ........................................................................................................ 9
4.5 Dose oubliée ........................................................................................................... 9
5 SURDOSE ...................................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 10
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 10
7.1 Populations particulières ...................................................................................... 26
7.1.1 Grossesse .......................................................................................................... 26
Traitement de l'épilepsie .................................................................................................. 26
7.1.2 Allaitement ....................................................................................................... 31
7.1.3 Enfants .............................................................................................................. 31
7.1.4 Personnes âgées ............................................................................................... 32
8 EFFETS INDÉSIRABLES ................................................................................................. 32
8.1 Aperçu des effets indésirables .............................................................................. 32
8.5 Effets indésirables observées après la mise en marché ........................................ 36
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 37
9.3 Interactions médicament-comportement ............................................................ 38
9.4 Interactions médicament-médicament ................................................................ 38
9.5 Interactions médicament-aliment ........................................................................ 53
9.6 Interactions médicament-plante médicinale ........................................................ 53
9.7 Interactions médicament-tests de laboratoire ..................................................... 54
10 PHARMACOLOGIE CLINIQUE ....................................................................................... 54
10.1 Mode d’action ...................................................................................................... 54
10.2 Pharmacodynamie ................................................................................................ 54
10.3 Pharmacocinétique ............................................................................................... 54
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................. 56
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................... 56
PARTIE II : INFORMATION SCIENTIFIQUES .............................................................................. 57
13 INFORMATION PHARMACEUTIQUES ........................................................................... 57
14 ESSAIS CLINIQUES ....................................................................................................... 57
14.1 Études cliniques par indicat.......................................................................................................57
15 MICROBIOLOGIE ......................................................................................................... 57
16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 57
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIEN…………………………………………………….62
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
La solution buvable ODAN-VALPROIC ACID est indiqué aux fins suivantes :
- Seul ou comme adjuvant dans le traitement de l’absence simple ou complexe, y compris l’absence petit mal; il est également utile dans le cas d’épilepsie généralisée primaire se manifestant par des crises tonicocloniques.
- En association médicamenteuse, chez le patient atteint de plusieurs variétés d’épilepsie, incluant l’absence ou l’épilepsie tonicoclonique.
Le Comité terminologique de la Ligue internationale contre l’épilepsie définit l’absence simple comme une obnubilation du cerveau ou une perte de conscience de très brève durée (généralement entre deux et quinze secondes), s’accompagnant de décharges épileptiques généralisées, sans autre signe clinique décelable. L’absence complexe est celle qui est associée également à d’autres signes.
Voir 2 Contre-indications et 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle pour des renseignements concernant le dysfonctionnement hépatique grave ou mortel.
1.1 Pédiatrie
Pédiatrie (enfants < 18 ans) : Si l’on doit administrer la solution buvable d’ODAN-VALPROIC ACID à des enfants de moins de deux ans, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Chez les enfants de plus de deux ans, l’expérience dans le traitement de l’épilepsie a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge. (voir 2 Contre-indications; et 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle; 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Gériatrie (personnes ≥ 65 ans) : L’innocuité et l’efficacité de l’acide valproïque chez les patients âgés de 65 ans et plus souffrant d’épilepsie. Compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation de DEPAKENE chez les patients gériatriques, on doit faire preuve de prudence en ce qui concerne la détermination de la dose du produit dans cette population, qui présente plus fréquemment des troubles hépatiques et rénaux (voir 7.1.4 Personnes âgées, 4.1 Considérations posologiques, Posologie chez les patients âgés et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
2 CONTRE-INDICATIONS
L’emploi de d’ODAN-VALPROIC ACID solution buvable est contre-indiqué :
- patients ayant une hypersensibilité connue au médicament (voir 7 Appareil cutané, 8.2 Effets indésirables observés au cours des études cliniques et 8.5 Effets indésirables observés après la commercialisation), à l’un des ingrédients du produit ou à un composant du contenant. Pour obtenir une liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- patientes enceintes, sauf si aucun autre traitement approprié n’est possible (voir 3 Encadré sur les mises en garde et précautions importantes, Fillettes, femmes aptes à procréer et femmes enceintes (tératogénicité) et 7 Programme de prévention des grossesses, et 7.1.1 Grossesse).
- femmes en âge de procréer, sauf si les conditions du Programme de prévention des grossesses sont respectées (voir 7 Programme de prévention des grossesses, et 7.1.1 Grossesse).
- en présence d’une affection hépatique ou d’un dysfonctionnement hépatique important (voir 3 Encadré sur les mises en garde et précautions importantes, Hépatotoxicité et 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle).
- en présence de maladies mitochondriales dues à une mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondriale (p. ex., syndrome d’Alpers-Huttenlocher) et chez les enfants âgés de moins de 2 ans chez qui l’on soupçonne la présence d’un trouble lié à une mutation du gène POLG (voir 3 Encadré sur les mises en garde et précautions importantes, Maladies mitochondriales et 7 Fonctions hépatique, biliaire et pancréatique).
- en présence d’anomalies connues du cycle de l’urée (voir 7 Système endocrinien et métabolisme, Anomalies du cycle de l’urée et risque d’hyperammoniémie).
- chez les patients présentant une carence systémique primaire en carnitine avec hypocarnitinémie non corrigée (voir 7 Système endocrinien et métabolisme, Patients à risque d’hypocarnitinémie).
- dans les cas de porphyrie avérée.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Fillettes, femmes en âge de procréer et femmes enceintes (tératogénicité) : ODAN-VALPROIC ACID est contre-indiqué comme traitement de l’épilepsie pendant la grossesse, à moins qu’il n’existe aucune autre option thérapeutique convenable (voir 2 CONTRE-INDICATIONS). ODAN-VALPROIC ACID peut être nocif pour le fœtus. En raison de son fort potentiel tératogène et du risque de troubles du développement chez les nourrissons exposés in utero, ODAN-VALPROIC ACID ne doit pas être utilisé chez les fillettes ou les femmes aptes à procréer, sauf si les autres traitements sont inefficaces ou ne sont pas tolérés et qu’on rencontre les conditions du Programme de prévention de la grossesse. Chez les femmes qui planifient une grossesse, il convient de prendre toutes les mesures qui s’imposent pour passer à un autre traitement approprié avant la conception (voir 7 Programme de prévention de la grossesse, et 7.1.1 Grossesse : Fillettes, femmes aptes à procréer et femmes enceintes; et Risques chez le nouveau-né).
Patients de sexe masculin présentant un potentiel reproductif : Une étude observationnelle rétrospective indique un risque accru de trouble neurologique du développement (TND) chez les enfants nés d’hommes traité par le valproate dans les 3 mois ayant précédé la conception, comparativement aux hommes traités par la lamotrigine ou le lévétiracétam.
Les patients de sexe masculin devraient être informés des précautions à prendre afin d’atténuer le risque potentiel de prejudice foetal lié à une exposition paternelle au valproate avant la conception (voir 7 Santé reproductive, Risque tératogène).
Hépatotoxicité : Des cas d’insuffisance hépatique mortelle sont survenus chez des patients recevant ODAN-VALPROIC ACID. La plupart du temps, ces cas se sont produits dans les six premiers mois du traitement par ODAN-VALPROIC ACID. Il faut faire preuve de prudence lorsqu’on administre ODAN-VALPROIC ACID à des patients ayant des antécédents d’affections hépatiques. Les patients prenant plusieurs anticonvulsivants, les enfants, ainsi que les personnes qui souffrent de troubles métaboliques congénitaux, y compris les troubles mitochondriaux comme la carence en carnitine, les troubles du cycle d’urée, et une mutation du gène polymérase γ (POLG) (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique : Hépatotoxicité grave ou mortelle), d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique peuvent être plus susceptibles que les autres. L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui recevaient plusieurs anticonvulsivants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle et 8.1 Aperçu des effets indésirables, Population pédiatrique).
- Maladies mitochondriales : Il existe un risque accru d’insuffisance hépatique aiguë induite par le valproate et entraînant la mort chez les patients présentant un syndrome neurométabolique héréditaire dû à une mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondrial (p. ex., syndrome d’Alpers-Huttenlocher). ODAN-VALPROIC ACID est contre-indiqué chez les patients atteints de maladies mitochondriales dues à une mutation du gène POLG et chez les enfants âgés de moins de 2 ans chez qui l’on soupçonne la présence d’une maladie mitochondriale (voir 2 CONTRE-INDICATIONS). Chez les enfants âgés de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, ODAN-VALPROIC ACID ne doit être administré que si le traitement par d’autres antiépileptiques a échoué. Pendant le traitement par ODAN-VALPROIC ACID, ce groupe d’enfants plus âgés doit faire l’objet d’une surveillance étroite au moyen d’évaluations cliniques et de dosages sériques des enzymes hépatiques réalisés périodiquement, afin de détecter la présence d’une atteinte hépatique aiguë. Le dépistage de la mutation du gène POLG doit être effectué conformément à la pratique clinique actuelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Maladies mitochondriales).
- Pancréatite : On a signalé des cas de pancréatite, pouvant mettre la vie du patient en danger, autant chez des enfants que chez des adultes recevant la solution buvable d’ODAN-VALPROIC ACID. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes à la mort. Il faut prévenir les patients et leurs tuteurs que les douleurs abdominales, les nausées, les vomissements et (ou) l’anorexie peuvent être des symptômes de pancréatite qui demandent une évaluation médicale immédiate. S’il y a diagnostic de pancréatite, il faut normalement cesser l’utilisation de la solution buvable d’ODAN-VALPROIC ACID. Il est recommandé d’entreprendre un autre traitement contre l’affection sous-jacente, compte tenu des données cliniques. Certains cas sont apparus peu de temps après le début du traitement, alors que d’autres sont survenus après plusieurs années d’utilisation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Pancréatite).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
On doit surveiller de près l’état des patients recevant une polythérapie antiépileptique si l’on ajoute un médicament à leur traitement, ou si l’on en cesse l’administration ou si l’on modifie la dose d’un médicament (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Plus la dose de la solution buvable d’ODAN-VALPROIC ACID augmente, plus les concentrations plasmatiques de phénobarbital et (ou) de phénytoïne donnée en association sont susceptibles de changer (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Il ne faut pas interrompre subitement le traitement antiépileptique des patients souffrant de crises graves, à cause du risque élevé de déclencher un état de mal épileptique compliqué d’hypoxie et de mettre en danger la vie du patient.
Tout changement de posologie ou tout ajout ou retrait de médicaments concomitants doit habituellement être accompagné d’une étroite surveillance de l’état clinique du patient et des concentrations plasmatiques de valproate.
Lorsqu’on modifie un traitement comportant des médicaments qui entraînent une induction des enzymes microsomaux du foie (par ex., carbamazépine) ou d’autres médicaments qui interagissent avec le valproate (voir 9 INTERACTIONS MÉDICAMENTEUSES), il est recommandé de surveiller les concentrations plasmatiques du valproate.
Fillettes, femmes aptes à procréer et femmes enceintes souffrant d’épilepsie
Le traitement par l’acide valproïque doit être instauré et supervisé par un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie. Le valproate ne doit pas être utilisé chez les fillettes et les femmes aptes à procréer, sauf si les autres traitements sont inefficaces et non tolérés (voir 2 Contre-indications, 7 Programme de prévention des grossesses et 7.1.1 Grossesse). Le valproate est prescrit et délivré dans le cadre du Programme de prévention des grossesses du valproate (voir 7 Programme de prévention des grossesses). Si, exceptionnellement, la seule option possible pour le traitement de l’épilepsie chez une femme enceinte est le valproate, l’acide valproïque doit, de préférence, être prescrit comme monothérapie à la plus faible dose efficace possible et, si cela est possible, dans une formulation à libération prolongée.
Pendant la grossesse, la dose quotidienne des formulations à libération immédiate doit être divisée en au moins deux doses uniques. Les données disponibles démontrent un risque accru d’importantes malformations congénitales et de troubles neurodéveloppementaux chez les enfants de mères traitées par le valproate pendant la grossesse soit en monothérapie qu’en polythérapie, par rapport à la population qui n’est pas exposée au valproate.
Patients de sexe masculin présentant un potentiel reproductif
Voir 3 Encadré sur les mises en garde et précautions importantes, Patients de sexe masculin présentant un potentiel reproductif et 7 Santé reproductive, Risque tératogène. Les patients de sexe masculin doivent également être informés de la nécessité de l’évaluation régulière du traitement (au moins une fois par année) par un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie. Le spécialiste devra faire une évaluation au moins annuellement pour savoir si le valproate est le traitement le plus approprié pour le patient. Au cours de cette évaluation, le spécialiste devra s’assurer que le patient accepte le risque et qu’il comprend les précautions à prendre quant à l’utilisation du valproate (Formulaire annuel d’acceptation des risques).
Posologie chez les patients âgés :
Étant donné la diminution de la clairance du valproate libre et l’augmentation du risque de somnolence chez ces patients, il convient de réduire la dose initiale. On doit également, chez le patient âgé, augmenter la dose plus graduellement, suivre régulièrement l’apport de liquides et d’aliments, ainsi que surveiller les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets indésirables. Il faut songer à réduire la dose, voire même à interrompre l’administration de la solution buvable d’ODAN-VALPROIC ACID, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive. La dose thérapeutique optimale doit être établie en fonction de la réponse clinique du patient (voir 7.1.4 Personnes âgées).
Effets indésirables liés à la dose :
La fréquence des effets indésirables (particulièrement l’élévation du taux des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. La probabilité de thrombocytopénie semble s’accroître significativement à des concentrations de valproate total ≥ 110 mcg/mL (femmes) ou ≥ 135 mcg/mL (hommes) (voir 7 Système sanguin et lymphatique, Effets indésirables liées à la posologie thrombocytopénie). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets indésirables.
4.2 Posologie recommandée et ajustement posologique
La solution buvable d’ODAN-VALPROIC ACID (acide valproïque) s’administre par voie orale. La dose initiale recommandée est de 15 mg/kg/jour que l’on augmente, à intervalles d’une semaine, de 5 à 10 mg/kg/jour jusqu’à la suppression des crises, à moins que des effets indésirables ne l’interdisent.
La dose maximale recommandée est de 60 mg/kg/jour. Si la dose quotidienne totale excède 250 mg, on l’administrera en prises fractionnées (Tableau 1).
Tableau 1 - Dose initiale selon le poids (15 mg/kg/jour)
| Po | ids | Dose quotidienne totale (mg) | Cuillerées à thé de solution buvable | ||
|---|---|---|---|---|---|
| kg | lb | Dose 1 | Dose 2 | Dose 3 | |
| 10 à 24,9 | 22 à 54,9 | 250 | 0 | 0 | 1 |
| 25 à 39,9 | 55 à 87,9 | 500 | 1 | 0 | 1 |
| 40 à 59,9 | 88 à 131,9 | 750 | 1 | 1 | 1 |
| 60 à 74,9 | 132 à 164,9 | 1 000 | 1 | 1 | 2 |
| 75 à 89,9 | 165 à 197,9 | 1 250 | 2 | 1 | 2 |
Concentrations plasmatiques thérapeutiques:
Aucune corrélation nette n’a encore été établie entre la dose quotidienne, la concentration plasmatique de valproate total et l’effet thérapeutique. Cependant, chez la plupart des patients épileptiques, la concentration plasmatique thérapeutique de valproate se situe généralement entre 50 et 100 mcg/mL (de 350 à 700 micromoles/L), mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrées efficaces chez certains patients (voir 7 Programme de prévention de la grossesse, Contraception, 7 Généralités, Interaction avec les antibiotiques de la famille des carbapénems,
7 Surveillance et examens de laboratoire, et 7 Santé reproductive, Produits contenant des oestrogènes).
Passage de l’ACIDE VALPROIQUE à EPIVAL® :
EPIVAL® (divalproex de sodium) en comprimés entéro-solubles se dissocie en ion valproate dans le tractus gastro-intestinal. L’absorption des comprimés d’EPIVAL ® est uniforme et constante; les comprimés étant entérosolubles, elle est cependant retardée d’une heure par rapport à celle des capsules d’acide valproïque.
Chez les patients qui recevaient de l’acide valproïque, le traitement par EPIVAL® doit être entrepris à la même dose quotidienne et à la même fréquence d’administration. Une fois que l’état du patient est stabilisé avec la prise d’EPIVAL ®, on peut choisir une administration 2 f.p.j. ou 3 f.p.j. chez certains patients. Lorsque l’on ajuste la posologie d’EPIVAL ® ou de médicaments concomitants, il faut surveiller de plus près les concentrations plasmatiques du valproate et des autres médicaments de même que l’état clinique du patient.
4.4 Administration
La solution buvable d’ODAN-VALPROIC ACID peut être pris avec ou sans nourriture.
En cas d’irritation gastro-intestinale, la prise du médicament avec de la nourriture ou l’augmentation progressive de la posologie après l’administration d’une dose initiale faible se révèle souvent utile. Le fait de prendre la solution buvable d’ODAN-VALPROIC ACID en même temps que des aliments ne devrait pas causer de problème clinique dans le traitement de patients épileptiques.
4.5 Dose oubliée
Le patient ne doit pas cesser de prendre son médicament subitement, à cause du risque d’aggravation des crises.
Si le patient oublie de prendre une dose, il ne doit pas doubler la dose suivante. Il doit prendre la dose suivante tel que prescrit et éviter que cela ne se reproduise.
5 SURDOSE
Le surdosage avec la solution buvable d’ODAN-VALPROIC ACID peut entraîner de la somnolence, une hypotonie musculaire, une hyporéflexie, un myosis, une insuffisance respiratoire, une hypotension, une acidose métabolique, un blocage cardiaque, un coma profond et un collapsus cardiovasculaire (état de choc). Des cas d’hypertension intracrânienne associée à un œdème cérébral ont été signalés. Bien qu’on ait signalé des cas de décès, certains patients se sont rétablis après l’atteinte de concentrations de valproate pouvant s’élever à 2,120 mcg/mL.
En cas de surdosage, la teneur en sodium des préparations de valproate peut entraîner une hypernatrémie.
Dans un cas, l’ingestion de 36 g d’acide valproïque en association avec du phénobarbital et de la phénytoïne a entraîné un coma profond. L’électroencéphalogramme (ÉEG) montrait un ralentissement diffus, compatible avec l’état de conscience du sujet. Le rétablissement s’est fait sans incident.
En cas de surdosage, la fraction de médicament non liée aux protéines est élevée; l’hémodialyse ou l’hémodialyse-tandem, accompagnée d’hémoperfusion, peut permettre d’éliminer des quantités importantes du médicament. Les bienfaits du lavage gastrique ou des émétiques dépendent du délai écoulé depuis l’ingestion. Comme l’acide valproïque est absorbé très rapidement, le lavage gastrique peut ne pas être très utile. En cas de surdosage, il faut plutôt instaurer un traitement symptomatique général en veillant surtout à prévenir l’hypovolémie et à maintenir un débit urinaire adéquat.
Selon certains rapports, la naloxone annulerait l’effet dépresseur d’un surdosage avec l’acide valproïque sur le SNC. Cependant, comme la naloxone peut aussi, en théorie, neutraliser les propriétés anticonvulsivantes de l’acide valproïque on ne doit l’utiliser qu’avec précaution.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1- 844-764-7669). |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| orale | solution buvable à 250 mg /5 mL | arôme artificiel de cerise, AD&C rouge no 40, glycérine, acide chlorhydrique*, méthylparabène**, propylparabène**, eau purifiée, hydroxyde de sodium*, sorbitol, saccharose***, vanilline. |
* l’acide chlorhydrique et de l’hydroxyde de sodium sont utilisés pour ajuster le pH.
**Le méthylparabène et le propylparabène peuvent causer des réactions allergiques (qui peuvent apparaître plus tard).
*** La solution buvable d’ODAN-VALPROIC ACID renferme 3 g de saccharose par dose de 5 mL.
ODAN-VALPROIC ACID est offert en solution buvable rouge dosée à 250 mg d’acide valproïque, sous forme de sel sodique, par 5 mL (50 mg/mL) et présentée en flacons de 450 mL.
7 MISES EN GARDE ET PRÉCAUTIONS
Programme de prévention des grossesses :
Le valproate a un fort potentiel tératogène et les enfants exposés in utero au valproate sont fortement à risque de malformations congénitales et de troubles neurodéveloppementaux majeurs (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Grossesse).
L’emploi de la solution buvable d’ODAN-VALPROIC ACID est contre-indiqué dans le traitement de l’épilepsie pendant la grossesse sauf si aucun autre traitement ne convient (voir 2 Contre-indications) et, chez les femmes en âge de procréer, à moins que les conditions du programme de prévention des grossesses ne soient respectées.
Les renseignements sur le programme de prévention des grossesses, y compris les ressources éducatives, ainsi que les informations pour signaler une exposition embryo-foetale présumée au valproate, se trouvent sur le site Web suivant : www. odanlab.com.
Conditions du programme de prévention de grossesses
Le prescripteur doit s’assurer que:
- Les circonstances individuelles sont évaluées dans chaque cas et sont discutées avec la patiente. Cette condition vise à garantir l’engagement de la patiente et sa compréhension des différentes options de traitement, ainsi que des risques associés et des mesures à prendre pour limiter les risques.
- le risque de grossesse est évalué chez toutes les patientes.
- la patiente comprend et accepte les risques de malformations congénitales et de troubles neurodéveloppementaux majeurs, ainsi que l’ampleur de ces risques pour les enfants exposés in utero au valproate.
la patiente comprend et accepte les risques de poids nettement plus faible à la naissance pour
l’âge gestationnel (< 10e percentile) chez les enfants exposés in utero au valproate (voir 7.1.1
Grossesse, PAG (petit poids pour l’âge gestationnel) lié à une exposition in utero).
- la patiente comprend la nécessité de se soumettre à des tests de grossesse avant et pendant le traitement par le valproate tel que jugé nécessaire par la patiente ou le médecin traitant, au besoin. Il est recommandé de se soumettre à un test de grossesse en l’absence de menstruations, après l’échec du mode de contraception choisi ou au besoin.
- la patiente reçoit des conseils sur la contraception et que la patiente est capable de se conformer à la nécessité de l’utilisation d’une contraception efficace et fiable
- voir 7 Programme de prévention de la grossesse, Contraception)sans interruption pour toute la durée du traitement par le valproate.
- la patiente comprend la nécessité de l’évaluation régulière du traitement (au moins une fois par année) par un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie.
- la patiente comprend la nécessité de consulter son médecin dès qu’elle prévoit tomber enceinte pour en discuter avec celui-ci en temps opportun et passer à un autre traitement avant la conception et avant l’arrêt de la contraception.
- la patiente comprend la nécessité de consulter immédiatement son médecin si elle tombe enceinte.
- la patiente a reçu le guide du patient.
- la patiente a affirmé comprendre les dangers associés à l’utilisation du valproate et les précautions nécessaires à prendre en cours de traitement (Formulaire annuel d’acceptation des risques).
Ces conditions s’appliquent aussi aux femmes qui ne sont présentement pas actives sexuellement, sauf si le prescripteur juge que des raisons probantes et convaincantes indiquent sans laisser place au doute qu’il n’existe pas de risque de grossesse.
Un pharmacien ou un autre professionnel de la santé doit s’assurer que :
- la carte du patient est présentée chaque fois que le valproate est dispensé et que la patiente en comprend le contenu.
- la patiente reçoive la consigne de ne pas cesser le traitement par le valproate et de contacter immédiatement un spécialiste en cas de grossesse planifiée ou présumée.
- Fillettes
- Le prescripteur doit s’assurer que les parents ou les aidants d’une fillette recevant un traitement par le valproate comprennent la nécessité de contacter le spécialiste dès qu’elle présente ses premières règles.
- Le prescripteur doit s’assurer que les parents ou les aidants d’une fillette ayant eu ses premières règles reçoivent de l’information complète à propos des risques de malformations congénitales et de troubles neurodéveloppementaux majeurs, ainsi que de l’ampleur de ces risques pour les enfants exposés in utero au valproate. Le prescripteur doit également les informer du risque de PAG (petit poids pour l’âge gestationnel) lié à une exposition in utero (voir 7.1.1 Grossesse).
- Le spécialiste prescrivant le médicament doit réévaluer tous les ans la nécessité de poursuivre le traitement par le valproate chez les patientes ayant déjà eu leurs premières règles et envisager les autres options de traitement. Si le traitement par le valproate est le seul traitement approprié, la patiente doit utiliser au moins une forme de contraception efficace et fiable (de préférence une méthode ne dépendant pas de l’utilisateur) ou deux méthodes complémentaires de contraception. La patiente doit également rencontrer toutes les autres conditions du Programme de prévention des grossesses. Le spécialiste doit faire tout ce qui est en son pouvoir pour faire passer la fillette à un autre traitement avant qu’elle n’atteigne l’âge adulte.
- Test de grossesse
Il faut exclure toute grossesse avant de commencer le traitement par le valproate. Le traitement ne doit pas être instauré chez les femmes aptes à procréer en l’absence d’un résultat négatif à un test de grossesse plasmatique, confirmé par un professionnel de la santé, afin d’exclure toute utilisation non souhaitée pendant une grossesse.
- Contraception
Les femmes aptes à procréer auxquelles on prescrit du valproate doivent utiliser au moins une forme efficace et fiable de contraception (de préférence une méthode ne dépendant pas de l’utilisateur) ou deux méthodes complémentaires de contraception, sans interruption, pendant la durée complète du traitement par le valproate. Ces patientes doivent recevoir de l’information complète sur la prévention des grossesses et doivent être orientées vers un professionnel pour recevoir des conseils en matière de contraception si elles n’utilisent pas une méthode de contraception efficace. Les circonstances individuelles doivent être évaluées pour chaque cas lors du choix de la méthode de contraception et la patiente doit participer à ce processus pour garantir son engagement et son observance à l’égard des mesures choisies. Même une patiente aménorrhéique doit suivre toutes les consignes sur la contraception efficace et fiable. Au moins une (1) de ces formes de contraception doit être une méthode primaire, c’est-à-dire, soit une ligature de trompes, un partenaire vasectomisé, un dispositif intra-utérin (stérilet), des contraceptifs oraux, ou des produits anticonceptionnels hormonaux topiques/injectables/insérables. Les formes de contraception secondaires ou de barrière comprennent les diaphragmes, les condoms en latex, et les capes cervicales. Les diaphragmes et les capes cervicales doivent tous deux être utilisés avec un spermicide.
Les contraceptifs hormonaux contenant des œstrogènes peuvent entraîner une baisse des taux sériques de valproate et possiblement réduire l’efficacité du valproate. On doit aviser les patientes qui prennent de l’acide valproïque de ne pas commencer ou abandonner un traitement par de tels produits sans d’abord consulter leur médecin. Les prescripteurs devraient surveiller les taux sériques de valproate et la réponse clinique des patientes lors de l’initiation ou de l’abandon de produits contenant des œstrogènes (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques; 7 Santé reproductive, Produits contenant des oestrogènes; 7.1.1 Grossesse, Fillettes, femmes aptes à procréer et femmes enceintes; et 9.4 Interactions médicament-médicament, Tableau 3).• Évaluation annuelle du traitement par un spécialiste
Le spécialiste doit évaluer au moins tous les ans, si le valproate est l’option thérapeutique la plus appropriée pour la patiente. Le spécialiste doit discuter du Formulaire annuel d’acceptation des risques au début du traitement et à chaque évaluation annuelle et doit s’assurer que la patiente en comprend le contenu.
- Planification d’une grossesse
Si une femme prévoit tomber enceinte, un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie doit réévaluer le traitement par le valproate et envisager d’autres options de traitement. Le maximum doit être fait pour que la patiente passe à un autre traitement plus approprié avant la conception et avant l’arrêt de la contraception (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Grossesse). Si aucun autre traitement n’est possible, la patiente doit recevoir des conseils supplémentaires sur les risques que présente le valproate pour l’enfant à naître afin d’éclairer son choix par rapport à la planification familiale.
- En cas de grossesse
Si une femme recevant un traitement par le valproate tombe enceinte, elle doit immédiatement être adressée à un spécialiste qui réévaluera le traitement par le valproate et envisagera d’autres options de traitement. Les patientes enceintes exposées au valproate et leur partenaire doivent être orientés vers un spécialiste ayant de l’expérience dans la médecine prénatale pour obtenir une évaluation et des conseils par rapport à la grossesse exposée (voir 7.1.1 Grossesse)..
Lorsque disponible, on devrait offrir aux femmes enceintes recevant un traitement par l’acide valproïque un dépistage diagnostic prénatal pour détecter les anomalies du tube neural ou autres.
- Matériel éducatif
Dans le but d’aider les professionnels de la santé et les patientes à éviter l’exposition au valproate pendant la grossesse, le détenteur de l’autorisation de mise sur le marché a préparé du matériel éducatif pour insister sur les mises en garde et pour guider les femmes aptes à procréer dans l’utilisation du valproate et les informer des détails du Programme de prévention des grossesses. Toutes les femmes aptes à procréer recevant un traitement par le valproate doivent recevoir un guide du patient et une carte du patient.
Le spécialiste doit faire remplir un Formulaire d’acceptation des risques au début du traitement et à chaque évaluation annuelle du traitement par le valproate ainsi que lorsqu’une femme prévoit tomber enceinte ou est tombée enceinte. Le spécialiste devrait réévaluer les risques et les bienfaits du traitement par le valproate et déterminer si la patiente devrait ou non poursuivre le traitement.
Généralités :
Les traitements par les agents antiépileptiques, y compris l’acide valproïque, doivent être arrêtés progressivement afin de réduire au minimum les risques de convulsions ou d’augmentation de la fréquence des convulsions (voir 4.2 Posologie recommandée et ajustement posologique).
Interaction avec les antibiotiques de la classe des carbapénems
- Les antibiotiques de la classe des carbapénems (ertapénem, imipénem, méropénem, doripénem) peuvent réduire les concentrations sériques d’acide valproïque à des niveaux sous-thérapeutiques. Cela peut entraîner une perte de la maîtrise des crises chez les patients épileptiques ou une perte d’efficacité du médicament chez les non-épileptiques. On a signalé des cas de crises convulsives perthérapeutiques chez certains patients épileptiques recevant de l’acide valproïque en association avec un carbapénem. L’augmentation de la dose d’acide valproïque pourrait être insuffisante pour neutraliser cette interaction. Si l’administration d’une telle association médicamenteuse est essentielle, on doit surveiller les concentrations sériques d’acide valproïque tous les jours après avoir amorcé le traitement par un carbapénem. Il est recommandé d’envisager un autre antibiotique ou un autre anticonvulsivant si les concentrations sériques d’acide valproïque diminuent considérablement ou si les crises ne sont plus aussi bien maîtrisées (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques; 9.4 Interactions médicament-médicament, Tableau 3).
Effets du valproate sur la réplication des virus du VIH et du CMV
Des études in vitro laissent croire que le valproate stimule la réplication du VIH (virus de l’immunodéficience humaine) et du CMV (cytomégalovirus) dans certaines conditions expérimentales. On ne connaît pas encore la portée clinique de ces données. De plus, la pertinence de ces résultats in vitro est incertaine chez les patients recevant un traitement antirétroviral procurant une suppression maximale. Néanmoins, il faut tenir compte de ces données lorsqu’on interprète les résultats des mesures régulières de la charge virale chez les patients infectés par le VIH qui reçoivent du valproate ou lorsqu’on fait le suivi clinique des patients infectés par le CMV.
Cancérogenèse et mutagenèse :
Des études de toxicité à long terme réalisées chez l’animal indiquent que l’acide valproïque a un faible effet carcinogène ou « activateur » chez le rat et la souris. La signification de ces résultats chez l’humain est inconnue pour le moment (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et 16 TOXICOLOGIE NON CLINIQUE, Génotoxicité).
Conduite et utilisation de machines
L’acide valproïque peut entraîner une dépression du système nerveux central (SNC), surtout lorsqu’il est pris avec d’autres dépresseurs du SNC, notamment, mais sans s’y limiter, l’alcool, d’autres antiépileptiques ou des antipsychotiques (voir 9.4 Interactions médicament-médicament, Tableau 3). Les patients doivent être avisés d’éviter toute activité dangereuse, comme la conduite automobile, l’utilisation de machinerie lourde ou toute tâche requérant une vigilance ou une coordination physique, jusqu’à ce qu’il soit établi que le médicament ne cause pas de somnolence chez eux.
Endocrinien/métabolisme:
Anomalies du cycle de l’urée
L’emploi de la solution buvable d’ODAN-VALPROIC ACID est contre-indiqué en présence d’anomalies connues du cycle de l’urée. On a signalé des cas d’encéphalopathie hyperammoniémique, parfois fatale, après le début du traitement par l’acide valproïque en présence d’anomalies du cycle de l’urée, groupe d’anomalies génétiques rares, notamment chez des patients souffrant de carence en ornithine transcarbamylase. Avant d’entreprendre un traitement par la solution buvable d’ODAN-VALPROIC ACID. il convient de s’assurer que les patients suivants ne présentent pas d’anomalies du cycle de l’urée :
- Patients ayant des antécédents d’encéphalopathie ou de coma inexpliqués, d’encéphalopathie associée à la charge protéique ou d’encéphalopathie liée à la grossesse ou au postpartum, un retard mental inexpliqué ou des antécédents d’élévation des taux plasmatiques d’ammoniaque ou de glutamine;
- Patients présentant des signes et symptômes d’anomalies du cycle de l’urée, par exemple, vomissements et léthargie cycliques, irritabilité extrême épisodique, ataxie, faible taux d’azote uréique du sang et refus de manger des protéines;
- Patients ayant des antécédents familiaux d’anomalies du cycle de l’urée ou de décès inexpliqué chez les nourrissons (surtout les garçons);
- Patients qui présentent d’autres signes ou symptômes d’anomalies du cycle de l’urée. Les patients qui, au cours d’un traitement par l’acide valproïque , présentent des symptômes d’encéphalopathie hyperammoniémique inexpliquée doivent être traités sans délai (ce qui comprend l’arrêt du traitement par l’acide valproïque) et subir des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir 2 Contre-indications et 7 Système endocrinien et métabolisme : Hyperammoniémie; Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne; Patients à risque d’hypocarnitinémie; et Fonctions hépatique, biliaire et pancréatique : Hépatotoxicité grave ou mortelle).
Hyperammoniémie
Des cas d’hyperammoniémie ont été signalés avec l’emploi de l’acide valproïque et peuvent survenir même si les résultats des épreuves de la fonction hépatique sont normaux. Lorsque des patients présentent des vomissements et une léthargie inexpliquée ou que leur état mental change, il faut vérifier si une encéphalopathie hyperammoniémique pourrait être en cause et doser l’ammoniaque plasmatique. Il faut également envisager la présence d’hyperammoniémie chez les patients souffrant d’hypothermie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hypothermie). Si le taux d’ammoniaque plasmatique a augmenté, le traitement par l’acide valproïque doit être interrompu. Il faut ensuite prendre les mesures qui s’imposent pour traiter l’hyperammoniémie, et faire subir au patient des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir 2 Contre-indications et 7 Système endocrinien et métabolisme : Anomalies du cycle de l’urée et risque d’hyperammoniémie; et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne) ou d’autres troubles métaboliques (voir 7 Système endocrinien et métabolisme : Patients à risque d’hypocarnitinémie; et Fonctions hépatique, biliaire et pancréatique : Hépatotoxicité grave ou mortelle).
L’élévation asymptomatique des concentrations plasmatiques d’ammoniaque est plus fréquente et, le cas échéant, ces concentrations doivent faire l’objet d’un suivi étroit. Si l’élévation persiste, il faut songer à interrompre le traitement par l’acide valproïque.
Hyperammoniémie et encéphalopathies associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne
L’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne et de l’acide valproïque a été associé à de l’hyperammoniémie avec ou sans encéphalopathie chez des patients qui toléraient bien l’un ou l’autre médicament pris seul. Les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations subites du niveau de conscience et (ou) de la fonction cognitive accompagnées de léthargie ou de vomissements. L’hypothermie peut également être une manifestation l’hyperammoniémie
(voir 7 Système endocrinien et métabolisme, Hypothermie). Dans la plupart des cas, les signes et les symptômes ont diminué à l’arrêt de l’administration de l’un ou l’autre médicament. Cet effet indésirable n’est pas attribuable à une interaction pharmacocinétique.
On ignore si la monothérapie par le topiramate, l’acétazolamide, le phénobarbital ou la phénytoïne est associée à l’hyperammoniémie.
Les patients atteints d’une maladie métabolique congénitale ou d’une insuffisance mitochondriale hépatique peuvent présenter un risque accru d’hyperammoniémie avec ou sans encéphalopathie. Bien qu’aucune étude sur le sujet n’ait été menée, une interaction entre le topiramate, l’acétazolamide, le phénobarbital ou la phénytoïne et SOLUTION BUVABLE D’ODAN-VALPROIC ACID pourrait exacerber les anomalies existantes ou révéler des insuffisances chez des personnes susceptibles
(voir 2 Contre-indications et 7 Système endocrinien et métabolisme : Anomalies du cycle de l’urée et risque d’hyperammoniémie; et Hyperammoniémie)..
Hypothermie
On a signalé des cas d’hypothermie (définie comme une baisse non intentionnelle de la température du corps au-dessous de 35 °C [95 °F]) avec ou sans hyperammoniémie, en association avec l’acide valproïque. Cette réaction indésirable peut aussi survenir chez les patients qui prennent du topiramate en association avec l’acide valproïque, après le début du traitement par le topiramate ou après avoir augmenté la dose quotidienne de ce dernier
(voir 7 Système endocrinien et métabolisme : Hyperammoniémie; et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne; 9.4 Interactions médicament-médicament, Tableau 3). L’hypothermie peut se manifester par diverses anomalies cliniques, notamment : léthargie, confusion, coma et altérations significatives d’importants systèmes organiques, comme l’appareil cardiovasculaire et l’appareil respiratoire. La prise en charge et l’évaluation cliniques doivent comprendre l’examen des concentrations d’ammoniaque dans le sang. On doit envisager d’interrompre le traitement par l’acide valproïque chez les patients qui présentent une hypothermie (voir 7 Système endocrinien et métabolisme : Hyperammoniémie; et Hyperammoniémie et encéphalopathie associée à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne).
- Patients à risque d’hypocarnitinémie
L’administration de valproate peut déclencher une manifestation ou une aggravation de l’hypocarnitinémie pouvant entraîner une hyperammoniémie (qui peut provoquer une encéphalopathie hyperammoniémique). D’autres symptômes comme une toxicité hépatique, une hypoglycémie hypocétosique, une myopathie y compris une cardiomyopathie, une rhabdomyolyse, et un syndrome de Fanconi ont été observés avec l’emploi de valproate, surtout chez des patients présentant des facteurs de risque pour l’hypocarnitinémie ou un hypocarnitinémie préexistante. Le valproate peut réduire les taux de carnitine dans le sang et dans les tissus et ainsi nuire au métabolisme mitochondrial, incluant le cycle de l’urée mitochondrial. Il peut y avoir un risque accru d’hypocarnitinémie symptomatique lors du traitement par le valproate pour les enfants, les patients présentant des troubles métaboliques, dont les troubles mitochondriaux liés à la carnitine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme : Anomalies du cycle de l’urée et risque d’hyperammoniémie; et Hépatique/biliaire/pancréatique : Maladies mitochondriales), un apport nutritionnel déficient en carnitine, ou l’emploi concomitant de médicaments conjugués par le pivalate ou d’autre antiépileptiques (voir 9 INTERACTIONS MÉDICAMENTEUSES).
On doit prévenir les patients de signaler sans tarder tout signe d’hyperammoniémie comme l’ataxie, l’altération de la conscience, ou les vomissements, en vue d’un examen plus approfondi (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme : Hyperammoniémie). En présence de symptômes d’hypocarnitinémie, la supplémentation de carnitine pourrait être envisagée.
Le valproate est contre-indiqué chez les patients avec déficience systémique primaire de carnitine connue accompagnée d’hypocarnitinémie non corrigée. Les patients avec une déficience systémique primaire de carnitine connue et corrigée pour l’hypocarnitinémie, ne doivent être traités par le valproate que s’il n’existe aucun autre alternatif convenable. Chez ces patients, on doit implanter une surveillance étroite pour déceler toute récurrence d’hypocarnitinémie.
Les patients avec une déficience sous-jacente de carnitine palmitoyltransférase (CPT) de type II doivent être prévenus qu’ils courent un plus grand risque de rhabdomyolyse lorsqu’ils prennent du valproate. Une supplémentation de carnitine pourrait être envisagée chez ces patients (voir 5 SURDOSAGE, 7 MISES EN GARDE ET PRÉCAUTIONS, Musculosquelettique/Rhabdomyolyse, et 8 EFFETS INDÉSIRABLES).
Intolérance au sucrose ou au fructose
La solution buvable d’ODAN-VALPROIC ACID renferme du saccharose, ce qui pourrait être nocif pour les dents. Les patients présentant un problème héréditaire rare d’intolérance au fructose, une malabsorption du glucose-galactose ou un déficit en sucrase-isomaltase ne doivent pas prendre ce médicament.
Il faut tenir compte du contenu en saccharose lorsqu’on prescrit ce médicament à des patients diabétiques (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
La solution buvable d’ODAN-VALPROIC ACID renferme du sorbitol. Les patients présentant un problème héréditaire rare d’intolérance au fructose ne doivent pas prendre ce médicament.
- Gain de poids
Les patients doivent être informés du risque de gain de poids au début du traitement (voir 8 Effets indésirables) et des stratégies appropriées devraient être mises en place afin d’en réduire le risque.
Système sanguin et lymphatique
Le valproate peut avoir des effets indésirables sur plusieurs paramètres hématologiques, et une surveillance est recommandée (voir 7 Surveillance et examens de laboratoire; 8.2 Effets indésirables observés au cours des études cliniques; 8.5 Effets indésirables observés après la commercialisation).
Thrombocytopénie
Après la commercialisation, on a signalé des cas d’anomalies de la coagulation chez des patients de tous âges traités par le valproate, notamment une thrombocytopénie, de l’hypofibrinogénémie et
(ou) une baisse des autres facteurs de coagulation, ce qui peut entraîner des saignements et d’autres complications, particulièrement s’il s’agit d’une baisse des facteurs VII, VIII et XIII. Ces anomalies ne sont pas nécessairement proportionnelles à la dose. Certaines hémorragies peuvent comprendre des saignements des muqueuses (p. ex., ménorragie, épistaxis, hématurie, méléna), une tendance aux ecchymoses, des hématomes des tissus mous, de l’hémarthrose et unehémorragie intracrânienne. Il faut faire preuve de prudence chez les patients prenant du valproateet des anticoagulants et en cas de blessure ou d’intervention chirurgicale, afin d’éviter lessaignements menaçants pour la vie ou d’issue fatale. Les anomalies de la coagulation quisurviennent chez les femmes enceintes peuvent entraîner des complications hémorragiques chez lenouveau-né (voir 7.1.1 Grossesse, Anomalies de la coagulation et Risques chez le nouveau-né).
Comme des cas de thrombocytopénie, d’inhibition de la seconde phase de l’agrégation plaquettaire et d’anomalies dans la valeur des paramètres de la coagulation (p. ex., faible taux de fibrinogène) ont été rapportés, on recommande de procéder à la numération des plaquettes et à la détermination de la valeur des paramètres de la coagulation avant d’entreprendre le traitement, puis à intervalles réguliers par la suite. Avant une intervention chirurgicale planifiée, on recommande aussi de procéder à la numération des plaquettes et à la détermination de la valeur des paramètres de la coagulation chez les patients qui reçoivent VALPROIC ACID (voir 7 Surveillance et examens de laboratoire).. Devant toute manifestation clinique d’hémorragie, de contusion ou de trouble de l’hémostase ou de la coagulation, il est indiqué de réduire la dose de VALPROIC ACID ou d’interrompre le traitement (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique, Réactions indésirables liées à la posologie : thrombocytopénie).
De plus, les résultats d’une étude croisée avec EPIVAL® ER (comprimés à libération prolongée de divalproex de sodium) menée chez 44 patients épileptiques ont révélé que la fréquence de thrombocytopénie légère (numération plaquettaire entre 100 et 150 x 109/L) causée par le traitement était significativement plus élevée après 12 semaines de traitement par EPIVAL® ER qu’après une même période de traitement par EPIVAL® (7 cas de numération plaquettaire faible vs 3 cas, respectivement).
Réactions indésirables liées à la posologie : thrombocytopénie
La fréquence des effets indésirables (particulièrement l’élévation du taux des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. Dans le cadre d’une étude clinique portant sur EPIVAL® (divalproex de sodium) administré en monothérapie chez des patients épileptiques, 34 patients sur 126 (27 %), qui recevaient en moyenne environ 50 mg/kg/jour, ont présenté une numération plaquettaire ≤ 75 x 109/L au moins une fois. On a interrompu le traitement chez environ la moitié de ces patients, après quoi la numération plaquettaire est revenue à la normale. Chez les autres patients, la numération plaquettaire s’est normalisée en cours de traitement. Dans cette étude, la probabilité de thrombocytopénie semblait s’accroître significativement à des concentrations de valproate total > 110 mcg/mL (femmes) ou > 135 mcg/mL (hommes). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets indésirables.
Hépatique/biliaire/pancréatique:
- Hépatotoxicité grave ou mortelle
Des cas d’insuffisance hépatique mortelle sont survenus chez des patients recevant l’acide valproïque et ses dérivés. Ces cas sont survenus généralement dans les six premiers mois du traitement par l’acide valproïque. Il faut faire preuve de prudence lorsqu’on administre l’acide valproïque à des patients ayant des antécédents d’affections hépatiques. Les patients prenant plusieurs anticonvulsivants, les enfants ainsi que les personnes qui souffrent de troubles métaboliques congénitaux, y compris des troubles mitochondriaux comme une déficience en carnitine, des troubles du cycle d’urée, une mutation du gène POLG (voir 2 Contre-indications; 3 Encadré sur les mises en garde et précautions importantes; 7 Système endocrinien et métabolisme : Anomalies du cycle de l’urée et risque d’hyperammoniémie, Patients à risque d’hypocarnitinémie et, Fonctions hépatique, biliaire et pancréatique : Maladies mitochondriales), d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique peuvent être plus susceptibles que les autres. L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui recevaient plusieurs anticonvulsivants ou qui souffraient de troubles métaboliques congénitaux, d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique. Les risques, dans cette population, étaient considérablement plus faibles lorsque l’acide valproïque était le seul médicament administré. Chez les enfants de trois à dix ans, les risques étaient légèrement plus élevés chez ceux qui recevaient d’autres anticonvulsivants en concomitance que chez ceux qui recevaient l’acide valproïque monothérapie. L’expérience dans le traitement de l’épilepsie chez les enfants de plus de deux ans a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge. On n’a signalé aucun décès chez les enfants de plus de dix ans ayant reçu l’acide valproïque en monothérapie.
Si l’on doit administrer l’acide valproïque à des enfants de deux ans ou moins, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Il importe d’évaluer les avantages du
traitement par rapport au risque qu’il peut entraîner (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants et adolescents).).
Il arrive qu’une hépatotoxicité grave ou même mortelle soit précédée de symptômes aspécifiques tels que perte de la maîtrise des crises, malaises, faiblesse, léthargie, œdème facial, anorexie et vomissements. Il faut surveiller de près la survenue de ces symptômes chez tous les patients. Par conséquent, on doit demander au patient ou aux parents de signaler ces symptômes dès qu’ils surviennent. En raison de l’absence de spécificité de certains des premiers signes de l’atteinte hépatique, on doit soupçonner une hépatotoxicité chez les patients qui, pendant le traitement par l’acide valproïque, éprouvent des malaises qu’on ne peut attribuer à aucune autre cause évidente.
Des épreuves de la fonction hépatique s’imposent avant le traitement et à intervalles fréquents par la suite, surtout pendant les six premiers mois de traitement, surtout chez les patients à risque, tel que décrit plus haut (voir 7 Surveillance et examens de laboratoire; 9.4 Interactions médicament-médicament, Tableau 3). Cependant, le médecin ne doit pas se fonder uniquement sur les résultats des épreuves biochimiques puisqu’ils ne sont pas toujours anormaux, mais doit porter une attention particulière aux antécédents médicaux et à l’examen physique réalisé dans l’intervalle.
Chez les patients présentant des risques élevés, il est peut-être utile de surveiller les taux sériques de fibrinogène, d’albumine et d’ammoniaque. Dès qu’un changement se produit – diminution dans les deux premiers cas, augmentation dans le troisième –, on doit interrompre l’administration de l’acide valproïque Il importe d’ajuster constamment la posologie de façon à ce que le patient reçoive toujours la plus faible dose permettant de prévenir les crises.
Aux premiers signes d’un dysfonctionnement important de la fonction hépatique, manifeste ou soupçonné, il faut cesser immédiatement l’administration du médicament. Cette mesure ne suffit cependant pas toujours à interrompre l’évolution de l’insuffisance hépatique. La fréquence des effets indésirables, particulièrement l’élévation du taux des enzymes hépatiques et la thrombocytopénie, peut croître avec la dose. Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets indésirables (voir 2 CONTREINDICATIONS).
Maladies mitochondriales
Des cas d’insuffisance hépatique aiguë et de décès de cause hépatique induite par le valproate ont été signalés plus fréquemment chez des patients présentant un syndrome neurométabolique héréditaire dû à la mutation du gène de la polymérase gamma (POLG) de l’ADN mitochondrial (p. ex., syndrome d’Alpers-Huttenlocher) que chez ceux qui ne sont pas atteints de tels syndromes (voir 2 CONTRE-INDICATIONS).
On doit soupçonner la présence d’un trouble lié au gène POLG chez les patients ayant des antécédents familiaux ou des symptômes évoquant la présence d’un trouble lié au gène POLG, y compris, entre autres, les maladies inexpliquées suivantes : encéphalopathie, épilepsie réfractaire (focale, myoclonique), état de mal épileptique au départ, retard de développement, régression psychomotrice, neuropathie motrice axonale, myopathie, ataxie cérébelleuse, ophtalmoplégie ou migraine compliquée avec aura dans la région occipitale. Le dépistage de la mutation du gène POLG doit être effectué conformément à la pratique clinique actuelle, dans le cadre de l’évaluation diagnostique de telles maladies. Les mutations A467T et W748S sont présentes chez environ les deux tiers des patients présentant un trouble associé à la transmission autosomique récessive du gène POLG.
Chez les enfants âgés de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, l’acide valproïque ne doit être administré que si le traitement par d’autres antiépileptiques a échoué. Pendant le traitement par ODAN-VALPROIC ACID, ce groupe d’enfants plus âgés doit faire l’objet d’une surveillance étroite au moyen d’évaluations cliniques et de dosages sériques des enzymes hépatiques réalisés périodiquement, afin de détecter la présence d’une atteinte hépatique aiguë.
Aux premiers signes d’un dysfonctionnement important de la fonction hépatique, manifeste ou soupçonné, il faut cesser le traitement par l’acide valproïque et prescrire un autre traitement. Cette mesure ne suffit cependant pas toujours à interrompre l’évolution de l’insuffisance hépatique
(voir 2 Contre-indications; 3 Encadré sur les mises en garde et précautions importantes; et 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle).
Pancréatite
On a signalé des cas de pancréatite, pouvant mettre la vie du patient en danger, autant chez des enfants que chez des adultes recevant l’acide valproïque. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes à la mort. Certains cas sont apparus peu de temps après le début du traitement, alors que d’autres sont survenus après plusieurs années d’utilisation. Le taux établi à partir des cas signalés est supérieur à celui auquel on s’attend dans la population en général; il y a également eu des cas de récurrence de la pancréatite après réintroduction de l’acide valproïque. Les essais cliniques font mention de deux cas de pancréatite sans autre étiologie chez 2 416 patients, ce qui représente une expérience de traitement de 1 044 patients-années. Il faut prévenir les patients, et leurs tuteurs que les douleurs abdominales, les nausées, les vomissements et (ou) l’anorexie peuvent être des symptômes de pancréatite qui demandent une évaluation médicale immédiate. S’il y a diagnostic de pancréatite, il faut normalement cesser l’utilisation de l’acide valproïque. Il est recommandé d’entreprendre un autre traitement contre l’affection sous-jacente, compte tenu des données cliniques.
Surveillance et tests de laboratoire :
Test de grossesse
Le traitement ne doit pas être instauré chez les femmes en âge de procréer sans un résultat négatif à un test de grossesse plasmatique, confirmé par un professionnel de la santé, afin d’exclure toute utilisation involontaire pendant la grossesse (voir 2 Contre-indications; 3 Encadré sur les mises en garde et précautions importantes, Fillettes, femmes aptes à procréer et femmes enceintes (tératogénicité); 7 Programme de prévention des grossesses; 7.1.1 Grossesse).
- Fonction hépatique
Évaluer la fonction hépatique avant le début du traitement et à intervalles rapprochés durant les
6 premiers mois de traitement, particulièrement chez les patients à risque (voir 3 Encadré sur les mises en garde et précautions importantes, Hépatotoxicité ; 7 Fonctions hépatique, biliaire et pancréatique).
- Analyses sanguines (p. ex., numération globulaire complète incluant la numération plaquettaire, paramètres de coagulation)
Le traitement par valproate est associé à des effets indésirables hématologiques (voir 7 Système sanguin et lymphatique; 8.2 Effets indésirables observés au cours des études cliniques). Il faut évaluer les paramètres hématologiques avant le début du traitement, à intervalles périodiques pendant le traitement, avant une chirurgie, en cas d’ecchymoses ou de saignements spontanés et pendant la grossesse (voir 7 Système sanguin et lymphatique; 7.1.1 Grossesse, Anomalies de la coagulation).
- Dépistage des mutations POLG
Il faut envisager un dépistage des mutations POLG avant l’instauration du traitement par le valproate, conformément à la pratique clinique actuelle, chez les patients ayant des antécédents familiaux ou des symptômes évocateurs d’un trouble lié à POLG (voir 2 Contre-indications; 3 Encadré sur les mises en garde et précautions importantes, Maladies mitochondriales; et 7 Fonctions hépatique, biliaire et pancréatique, Maladies mitochondriales).
Surveillance des concentrations de valproate
Voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques.Étant donné que ODAN-VALPROIC ACID risque d’interagir avec des médicaments qui peuvent provoquer uneinduction enzymatique lorsqu’ils sont administrés en concomitance, il est recommandé de mesurerpériodiquement les concentrations plasmatiques de valproate et de ces médicaments au début dutraitement et chaque fois que l’on ajoute ou retire un médicament inducteur d’enzymes (voir Interactions médicamenteuses).
La liaison du valproate aux protéines est réduite chez les personnes âgées, chez les patients atteints de troubles rénaux et en présence de certains médicaments (par ex., l’acide acétylsalicylique). Les mesures de la concentration plasmatique de valproate peuvent donc être trompeuses chez ces patients, puisque l’exposition au médicament peut en fait être plus importante que ne l’indiquent les
(voir 7.1.4 Personnes âgées; 7 Fonctions hépatique, biliaire et pancréatique; Système endocrinien et métabolisme, Hyperammoniémie; Système sanguin et lymphatique, Thrombocytopénie; et 9.4 Interactions médicament-médicament, Tableau 3).
Musculo-squelettique
Rhabdomyolyse:
De rares cas de rhabdomyolyse, sans lien avec un syndrome malin des neuroleptiques, ont été signalés chez des patients traités par l’acide valproïque (voir 8.2 Effets indésirables observés au cours des études cliniques), y compris des cas d’insuffisance rénale et des décès.
Les patients doivent être surveillés de près afin de détecter toute douleur musculaire, sensibilité ou faiblesse, particulièrement en présence de malaise, de fièvre ou d’urine ayant la couleur du thé. Le taux sanguin de créatine phosphokinase (CPK) doit être évalué chez les patients présentant ces symptômes et le traitement par l’acide valproïque doit être interrompu si une élévation marquée du taux de CPK est notée ou en cas de signes et de symptômes évocateurs de rhabdomyolyse.
Des précautions s’imposent lorsque l’on prescrit l’acide valproïque à des patients ayant des facteurs prédisposants/de risque, notamment les suivants : antécédents de troubles musculaires, tels qu’un déficit en carnitine palmitoyltransférase II, hypothyroïdie non maîtrisée, insuffisance hépatique ou rénale, prise de médicaments concomitants connus pour être associés à la rhabdomyolyse (p. ex., statines, antipsychotiques, diurétiques, certains antidépresseurs).
Neurologique:
Atrophie du cerveau
Après la commercialisation du produit, on a signalé des cas d’atrophie cérébrale et cérébelleuse réversible et irréversible accompagnée de symptômes neurologiques, chez des enfants, des adultes et des personnes âgées recevant un traitement par le valproate. On a également constaté qu’il y avait une relation temporelle entre le traitement par le valproate et l’apparition de l’atrophie cérébrale et des signes et symptômes qui y sont associés. Dans certains cas, les symptômes ont disparu après l’abandon du traitement par le valproate, mais les patients se sont rétablis avec des séquelles permanentes (voir 8 EFFETS INDÉSIRABLES). Il faut surveiller régulièrement les fonctions cognitives et motrices des patients sous valproate et cesser l’administration du médicament aux premiers signes apparents ou manifestes d’atrophie du cerveau.
Problèmes neurologiques chez les enfants après une exposition in utero au valproate
On a signalé des cas d’atrophie cérébelleuse accompagnée de divers types de problèmes neurologiques, y compris un retard de développement cognitif, des troubles psychomoteurs et une baisse des scores de QI chez des enfants ayant été exposés in utero à des produits à base de valproate (voir 7.1.1 Grossesse : Fillettes, femmes aptes à procréer et femmes enceintes; et Risques chez le
nouveau-né).Aggravation des convulsions
Comme avec d’autres antiépileptiques, une augmentation de la fréquence et de la gravité des convulsions ou la survenue de nouveaux types de convulsions peuvent être observées chez certains patients traités par le valproate. Des cas d’intensification grave des convulsions, y compris un état de mal épileptique et le décès, ont été signalés après la commercialisation chez des patients traités par l’acide valproïque. Les patients doivent être avisés de consulter immédiatement leur médecin en cas d’aggravation des convulsions.
Psychiatrique:
Comportement et idées suicidaires
On a signalé des comportements et des idées suicidaires chez des patients traités par des antiépileptiques pour diverses affections.
Tous les patients traités par des antiépileptiques, peu importe pour quelle affection, doivent être surveillés afin de déceler toute idée ou comportement suicidaire et il faut envisager d’instaurer le traitement approprié, le cas échéant. Les patients (et leurs soignants) doivent être informés de consulter un médecin en cas d’apparition de signes d’idées ou de comportements suicidaires.
Une méta-analyse d’études comparatives avec placebo et à répartition aléatoire menée par la Food and Drug Administration (FDA) des États-Unis, dans lesquelles des antiépileptiques ont été utilisés pour traiter diverses affections, a révélé une légère augmentation du risque d’idées et de comportements suicidaires chez les patients traités par ces médicaments. On ignore le mécanisme sous-jacent au risque d’idées et de comportements suicidaires.
En tout, 43 892 patients traités dans le cadre des études cliniques comparatives avec placebo ont été retenus aux fins de la méta-analyse. Environ 75 % des patients de ces études cliniques ont été traités pour des indications autres que l’épilepsie et la majorité d’entre eux ont reçu le traitement (antiépileptique ou placebo) en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total de patients traités dans le cadre des études cliniques comparatives avec placebo, et pour la majorité d’entre eux, le traitement (antiépileptique ou placebo) était administré en traitement d’appoint à d’autres antiépileptiques (c-à-d que les patients des deux groupes ont reçu au moins un antiépileptique). Par conséquent, la légère augmentation du risque d’idées et de comportements suicidaires révélée par cette méta-analyse (0,43 % pour les patients prenant au moins un antiépileptique, comparativement à 0,24 % pour les patients prenant le placebo) est fondée en grande partie sur les patients qui recevaient l’antiépileptique ou le placebo en monothérapie pour des affections autres que l’épilepsie. La méthodologie de l’étude ne permet pas d’estimer le risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des antiépileptiques, du fait qu’ils représentent une population minoritaire dans cette étude et que la comparaison médicament-placebo chez cette population est rendue difficile à cause de la présence d’un traitement antiépileptique d’appoint dans les deux groupes.
Troubles du comportement
Après la commercialisation, on a signalé des cas de troubles de comportement, dont les suivants : agression, agitation, comportement anormal, troubles de l’attention et troubles d’apprentissage. Des patients de tous âges ont été touchés, y compris des personnes âgées et des enfants exposés in utero à des produits à base de valproate, mais un grand nombre de cas ont été signalés chez les enfants. On n’a pas observé de tendance claire quant à la dose de valproate. Dans certains cas, l’abandon du traitement par le valproate a entraîné une amélioration de l’état du patient ou le rétablissement.
Rénal:
- Insuffisance rénale
L’insuffisance rénale est associée à une augmentation de la fraction libre du valproate. Selon plusieurs études, la fraction plasmatique libre du valproate chez des patients souffrant d’une insuffisance rénale était environ le double de celle des sujets dont la fonction rénale était normale. Par conséquent, le dosage des concentrations de valproate total chez les insuffisants rénaux peut porter à confusion, les concentrations de la fraction libre pouvant être très élevées, alors que les concentrations de valproate total semblent normales. L’hémodialyse chez les patients souffrant d’une insuffisance rénale peut retirer un maximum de 20 % du valproate circulant.
Santé reproductive:
Fertilité
Des cas d’aménorrhée, de syndrome des ovaires polykystiques et d’élévation du taux de ont été signalés chez des femmes traitées par le valproate.
On ignore l’effet de l’acide valproïque sur le développement testiculaire chez l’humain (pour les résultats des études sur l’animal voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement, Fertilité).
L’administration de valproate a été associée à une qualité réduite du sperme chez les humains et peut ainsi altérer la fertilité chez l’homme (voir 8 EFFETS INDÉSIRABLES). L’abandon du traitement ou une réduction de la dose de valproate pourrait être associé à une amélioration des marqueurs de fertilité altérée chez l’homme et pourrait être lié à une conception réussie, tel qu’observée dans certains rapports de cas.
- Risque tératogène
Exposition in utero au valproate
Voir 2 Contre-indications; 3 Encadré sur les mises en garde et précautions importantes, Fillettes,femmes aptes à procréer et femmes enceintes (tératogénicité); 7 Programme de prévention desgrossesses; 7 Santé reproductive, Fertilité; 7.1.1 Grossesse; 16 Toxicité pour la reproduction etle développement.
- Risque pour les enfants de pères traités par le valproate
Une étude observationnelle rétrospective fondée sur des dossiers médicaux électroniques provenant de trois pays nordiques européens indique un risque accru de troubles du neurodéveloppement (TND) chez les enfants (âgés de 0 à 11 ans) nés d’hommes traités par valproate dans les 3 mois précédant la conception, comparativement à ceux traités par lamotrigine ou lévétiracétam.
Le risque cumulatif ajusté de TND variait entre 4,0 % et 5,6 % dans le groupe valproate, contre 2,3 %
à 3,2 % dans le groupe combiné lamotrigine/lévétiracétam en monothérapie. Le rapport des risques
(HR) ajusté regroupé obtenu par méta-analyse était de 1,50 (IC à 95 % : 1,09 à 2,07) pour l’ensemble des TND. En raison des limites de l’étude, il est impossible de déterminer quels sous-types de TND (p. ex., trouble du spectre de l’autisme, déficience intellectuelle, trouble de la communication, trouble déficitaire de l’attention/hyperactivité, troubles du mouvement) contribuent au risque global observé.
Malgré les limites de l’étude, par mesure de précaution, le prescripteur doit informer les patients de sexe masculin de ce risque potentiel. Le prescripteur doit également discuter avec le patient de la nécessité d’une méthode contraceptive efficace, incluant celle de la partenaire, pendant l’utilisation du valproate et durant les 3 mois suivant l’arrêt du traitement. Le risque pour les enfants nés d’hommes ayant cessé le valproate au moins 3 mois avant la conception (période correspondant à
un nouveau cycle de spermatogenèse sans exposition au valproate) est inconnu.
Le patient de sexe masculin devrait être informé :
- de ne pas donner de sperme pendant le traitement et durant 3 mois après l’arrêt;
- de la nécessité de consulter son médecin pour discuter d’options thérapeutiques alternatives dès qu’il planifie une paternité, et avant de cesser la contraception;
- que lui et sa partenaire devraient communiquer avec leur médecin pour obtenir des conseils en cas de grossesse si le patient a utilisé du valproate dans les 3 mois précédant la conception.
Le patient de sexe masculin doit également être informé de la nécessité d’un suivi régulier (au moins annuel) de son traitement par un spécialiste expérimenté dans la prise en charge de l’épilepsie. Le spécialiste doit examiner au moins une fois par année si le valproate demeure le traitement le plus approprié pour le patient. Lors de cet examen, le spécialiste doit s’assurer que le patient de sexe masculin a reconnu le risque et compris les précautions à prendre lors de l’utilisation du valproate
(Formulaire annuel de reconnaissance des risques).
Des documents éducatifs sont disponibles pour les professionnels de la santé et pour les patients de sexe masculin. Un guide du patient et une carte de patient doivent être remis à tous les hommes en âge de procréer qui utilisent le valproate.
Produits contenant des oestrogènes
Le valproate n’atténue pas l’efficacité des contraceptifs hormonaux.
Toutefois, les produits contenant des oestrogènes, y compris les contraceptifs hormonaux contenant des oestrogènes, peuvent faire augmenter la clairance du valproate, ce qui peut entraîner une diminution de la concentration sérique du valproate et, potentiellement, une diminution de l’efficacité du valproate. Les patients prenant ODAN VALPROIC ACID doivent être avertis de ne pas commencer ou arrêter de traitement par des produits contenant des oestrogènes (y compris les contraceptifs oraux) sans d’abord consulter leur médecin. Les prescripteurs doivent surveiller la réponse clinique (maîtrise de l’épilepsie) à l’instauration ou à l’arrêt d’un traitement par des produits contenant des oestrogènes. Il faut envisager de surveiller le taux sérique de valproate (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques; et 9.4
Interactions médicament-médicament, Tableau 3).
Peau:
- Réactions cutanées graves
Des réactions cutanées indésirables graves, parfois graves ou fatales, ont été rapportées avec le traitement par valproate, notamment le syndrome de Stevens-Johnson (SSJ), l’épidermolyse nécrosante toxique, l’éruption cutanée médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) et l’érythème polymorphe (EP) (voir 8.2 Effets indésirables observés au cours des études cliniques).
Les patients doivent être informés des signes et symptômes indiquant des manifestations cutanées graves et faire l’objet d’une surveillance étroite. Valproate doit être interrompu dès l’apparition d’un éruption cutanée, à moins qu’il soit clairement établi que celle-ci n’est pas liée au médicament. En cas d’éruption, le patient doit être évalué pour détecter les signes et symptômes de DRESS (voir 7 Appareil cutané, Éruption cutanée médicamenteuse avec éosinophilie et symptômes systémiques). Si des signes ou symptômes évocateurs de réactions cutanées indésirables graves sont observés, une évaluation rapide s’impose et le traitement doit être interrompu si le diagnostic de réactions cutanées indésirables graves est confirmé.
- Éruption cutanée médicamenteuse avec éosinophilie et symptômes systémiques (DRESS)
L’éruption cutanée médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), également appelée réaction d’hypersensibilité pluriorganique, a rarement été déclarée peu de temps après le début du traitement par DEPAKENE chez des patients adultes et pédiatriques (temps médian de détection de la réaction de 21 jours; plage de 1 à 40 jours). Bien que le nombre de cas signalés soit limité, un grand nombre d’entre eux ont nécessité l’hospitalisation, et quelques cas de décès ont été déclarés. Les signes et les symptômes de la réaction d’hypersensibilité pluriorganique se sont manifesté de différentes façons; d’une manière générale, les patients ont souffert entre autres de fièvre et d’éruptions cutanées associées à l’atteinte d’autres systèmes organiques. D’autres manifestations pouvant être associées à une telle réaction comprennent : lymphadénopathie, hépatite, anomalies des résultats des tests de la fonction hépatique, anomalies hématologiques (p. ex., éosinophilie, thrombocytopénie, neutropénie), prurit, néphrite, oligurie, syndrome hépatorénal, arthralgie et asthénie. Comme les manifestations de la réaction d’hypersensibilité pluriorganique sont variables, d’autres signes et symptômes, non mentionnés ici, en regard d’autres systèmes organiques peuvent se manifester. Si une telle réaction est soupçonnée, il faut arrêter le traitement par DEPAKENE et amorcer un traitement par un autre médicament. Bien que l’existence d’une sensibilité croisée avec d’autres médicaments qui provoquent ce syndrome n’ait pas été établie, l’expérience avec certains médicaments dont l’emploi a été associé à une réaction d’hypersensibilité pluriorganique laisse croire à cette possibilité.
- Réactions cutanées graves lors de l’administration concomitante avec ODAN-VALPROIC ACID.
Des réactions cutanées graves (telles que le syndrome de Stevens-Johnson et la nécrolyse épidermique toxique) ont été signalées lors de l’administration concomitante de lamotrigine et de ODAN-VALPROIC ACID.
Le valproate réduit la clairance plasmatique et prolonge la demi-vie d’élimination de la lamotrigine (voir 9.4 Interactions médicament-médicament, Tableau 3, Lamotrigine), ce qui peut augmenter le risque de réactions cutanées graves. La dose de lamotrigine doit être réduite lorsqu’elle est administrée en concomitance avec ODAN-VALPROIC ACID. Consultez la monographie de produit de la lamotrigine pour obtenir les détails concernant les ajustements posologiques requis lors d’une coadministration avec DEPAKENE.
7.1 Populations particulières
7.1.1 Grossesse
Fillettes, femmes en âge de procréer et femmes enceintes :
La solution buvable d’ODAN-VALPROIC ACID peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte.
L’emploi de l’acide valproïque pendant la grossesse, comme traitement d’appoint ou en monothérapie est associé à un risque accru de graves anomalies congénitales, comme les anomalies du tube neural (p. ex. spina-bifida), les malformations craniofaciales, la fente palatine, les malformations cardiovasculaires (p. ex., communication interauriculaire), l’hypospadias et des troubles du neurodéveloppement, comparativement à la population non exposée au valproate. Dans certains cas, des issues fatales ont été rapportées (voir 7.1.1 Grossesse, Malformations congénitales dues à l’exposition in utero; Risque de problèmes neurologiques après une exposition in utero). Des tests visant à détecter les anomalies du tube neural et autres malformations, selon les procédures actuellement reconnues, devraient être envisagés dans le cadre des soins prénataux de routine chez les femmes enceintes recevant ODAN-VALPROIC ACID (voir 7.1.1 Grossesse, Femmes enceintes).
Traitement de l'épilepsie
Le valproate est contre-indiqué pendant la grossesse, sauf s'il n'existe pas de traitement alternatif approprié.
Le valproate est contre-indiqué chez les femmes en âge de procréer, à moins que les traitements alternatifs ne soient inefficaces ou non tolérés et que les conditions du programme de prévention de la grossesse ne soient remplies. Les femmes en âge de procréer doivent utiliser au moins une méthode de contraception efficace et fiable (de préférence une méthode ne dépendant pas de l’utilisatrice) ou deux méthodes de contraception complémentaires durant le traitement par l’acide valproïque (voir 2 Contre-indications; 7 Programme de prévention des grossesses).
Les risques et les bienfaits devraient être minutieusement réévalués, au moins annuellement, à la puberté, et en urgence lorsqu’une femme apte à procréer planifie une grossesse ou tombe enceinte. Puisque certaines des malformations congénitales surviennent au cours du premier trimestre de la grossesse, avant que plusieurs femmes sachent qu’elles sont enceintes, toutes les femmes aptes à procréer devraient être informées des risques possibles pour le fœtus s’il est exposé à l’acide valproïque.
- Registre des grossesses
Il faut encourager les patientes enceintes prenant la solution buvable d’ODAN-VALPROIC ACID à s’inscrire au North American Antiepileptic Drug Pregnancy Registry (NAAED). Cela peut se faire en composant le numéro de téléphone sans frais 1-888-233-2334 et doit être fait par les patientes elles-mêmes. Elles peuvent aussi trouver des renseignements concernant ce registre sur le site Web suivant : http://www.aedpregnancyregistry.org/.
Programme de prévention de la grossesse
On peut trouver l’information sur le Plan de prévention de la grossesse, comprenant des ressources éducatives, ainsi que les moyens de signaler l’exposition embryofoetale soupçonnée au valproate, sur le site web suivant : www.odanlab.com.
Si une femme prévoit tomber enceinte :
Un spécialiste ayant de l’expérience dans la prise en charge de l’épilepsie doit réévaluer le traitement par le valproate et envisager d’autres options de traitement. Le maximum doit être fait pour que la patiente passe à un autre traitement plus approprié avant la conception et avant l’arrêt de la contraception (voir 7 Programme de prévention des grossesses; 7.1.1 Grossesse : Fillettes, femmes aptes à procréer et femmes enceintes; et Risques chez le nouveau-né). . Si aucun autre traitement n’est possible, la patiente doit recevoir des conseils supplémentaires sur les risques que présente le valproate pour l’enfant à naître afin d’éclairer son choix par rapport à la planification familiale.
- Femmes enceintes
L’utilisation du valproate pour traiter l’épilepsie est contre-indiquée chez les femmes enceintes, sauf si aucun autre traitement approprié n’est possible (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Programme de prévention des grossesses).
Si une femme prenant du valproate tombe enceinte, elle doit immédiatement être adressée à un spécialiste qui envisagera d’autres options de traitement.
Pendant la grossesse, l’épilepsie tonicoclonique et l’état de mal épileptique avec hypoxie chez la mère peuvent être particulièrement mortels pour la mère et l’enfant à naître. Si, exceptionnellement, malgré les risques connus que présente le valproate pour la grossesse et après avoir examiné minutieusement les autres options de traitement, une femme enceinte doit prendre du valproate pour le traitement de son épilepsie, les recommandations suivantes s’appliquent :
- Utiliser la plus faible dose efficace possible de valproate et diviser la dose quotidienne en plusieurs petites doses à prendre tout au long de la journée;(voir 4.1 Considérations posologiques; 4.2 Posologie recommandée et ajustement posologique);
- Envisager l’utilisation d’une formulation à libération prolongée de l’acide valproïque, qui peut être préférable aux formulations à libération immédiate afin d’éviter des concentrations plasmatiques maximales élevées.
Toutes les patientes enceintes exposées au valproate et leur partenaire doivent être orientés vers un spécialiste ayant de l’expérience dans la médecine prénatale pour obtenir une évaluation et des conseils. Il faut procéder à une surveillance prénatale spécialisée afin de détecter l’apparition éventuelle d’anomalies du tube neural ou d’autres malformations. La prise de suppléments de folate (5 mg par jour) avant la grossesse peut réduire le risque d’anomalies du tube neural présent dans toutes les grossesses. Toutefois, les données disponibles ne donnent pas à penser que le folate prévient les anomalies ou les malformations congénitales causées par l’exposition au valproate.
Risques chez le nouveau-né
De très rares cas de syndrome hémorragique ont été signalés chez des nouveau-nés dont la mère avait pris du valproate pendant la grossesse. Ce syndrome est lié à une thrombocytopénie, à une hypofibrinogénémie et (ou) à une diminution des taux d’autres facteurs de coagulation. (voir 7.1.1
Grossesse, Anomalies de la coagulation).
Des cas d’afibrinogénémie, dont l’issue peut être fatale, ont aussi été signalés. Ce syndrome doit toutefois être distingué de la diminution des taux de facteurs dépendants de la vitamine K causée par le phénobarbital et d’autres enzymes. Par conséquent, chez le nouveau-né, la numération des plaquettes, le dosage plasmatique du fibrinogène, des épreuves de coagulation et le dosage des facteurs de coagulation doivent être effectués.
Des cas d’hypoglycémie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate au cours du troisième trimestre de la grossesse.
Des cas d’hypothyroïdie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate pendant la grossesse.
Un syndrome de sevrage (dont les symptômes comprennent : agitation, irritabilité, hyperexcitabilité, énervement, hyperkinésie, troubles du tonus, tremblements, convulsions et troubles de l’alimentation) peut se produire dans les jours suivant la naissance chez les nourrissons dont la mère a reçu du valproate au cours du dernier trimestre de la grossesse.
- Malformations congénitales
Résumé:
- Des études menées chez des femmes ont démontré le passage transplacentaire du valproate.
- Le valproate peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte;
- L’utilisation de valproate par la mère peut causer des anomalies du tube neural (p. ex., spinabifida) et d’autres anomalies structurelles (p.ex., anomalies craniofaciales, malformations cardiovasculaires, comme communication interauriculaire, hypospadias, malformations des membres, comme le pied bot et la polydactylie);
- Le taux de malformations congénitales parmi les bébés nés de mères sous monothérapie par le valproate est environ quatre fois plus élevé que le taux parmi les bébés de mères épileptiques sous d’autres types de monothérapies antiépileptiques.
- Le risque de malformations congénitales majeures chez les enfants à la suite d’une exposition in utero à une polythérapie par des antiépileptique, incluant le valproate, est plus élevé que ceux qui aurait été exposés à une polythérapie antiépileptique qui ne comprenait pas de valproate.
- Ce risque est dépendant de la dose dans la monothérapie par le valproate, et les données disponibles suggèrent qu’il dépend de la dose de valproate dans le cadre d’une polythérapie. Le risque est dépendant de la dose, mais on ne peut établir de dose seuil en dessous de laquelle le risque serait nul.
Données :
Les données décrites ci-dessous sont tirées presque exclusivement de données sur des femmes qui ont reçu du valproate pour traiter leur épilepsie. Les données du registre des grossesses indiquent que, par rapport aux autres antiépileptiques, il existe un risque accru de malformations congénitales chez les nourrissons des mères qui prennent l’acide valproïque en monothérapie durant le premier trimestre de la grossesse. Selon les données du registre des grossesses et la United States Centers for Disease Control (CDC), on estime que le risque pour les femmes exposées au valproate de mettre au monde des enfants présentant un spina-bifida, un bec-de-lièvre, des malformations du tube neural et un hypospadias est de 1 à 2 % environ, alors que le risque de spina-bifida dans la population en général est de 0,06 à 0,07 % environ.
Dans le cadre d’une étude réalisée à l’aide des données du registre des grossesses de la NAAED, on a observé 16 cas de malformations importantes après exposition prénatale au valproate chez les nouveaunés de 149 femmes inscrites au registre qui avaient pris du valproate durant leur grossesse. Trois des 16 cas présentaient des malformations du tube neural; les autres cas comprenaient des anomalies craniofaciales, des malformations cardiovasculaires et des malformations de gravité variable touchant différents appareils et systèmes de l’organisme. Le registre des grossesses de la NAAED indique un taux de malformations importantes de 10,7 % chez les nouveau-nés des mères ayant suivi une monothérapie par le valproate durant la grossesse (dose quotidienne moyenne : 1 000 mg; gamme posologique : de 500 à 2 000 mg/jour) et de 2,9 % chez 1 048 femmes épileptiques ayant reçu d’autres antiépileptiques. Ces données révèlent que le risque de malformations importantes après une exposition in utero au valproate est 4 fois plus élevé que celui de tout autre antiépileptique.
Des données tirées d’une méta-analyse (comprenant des données de registres et d’études de cohortes) ont montré que 10,73 % des enfants de femmes épileptiques exposés au valproate administré en monothérapie pendant la grossesse présentent des malformations congénitales (IC à 95 % : 8,16-13,29). Ce chiffre reflète un risque plus élevé de malformations majeures que dans la population générale, dans laquelle il se situe plutôt autour de 2 à 3 %.
Les données disponibles montrent une incidence accrue de malformations majeures et mineures. Les types de malformations les plus courants comprennent les anomalies du tube neural, la dysmorphie faciale, la fente labio-palatine, la craniosténose, des malformations cardiaques, rénales et urogénitales, des malformations des membres (y compris l’aplasie bilatérale du radius) et de multiples anomalies touchant différents systèmes et appareils de l’organisme.
L’exposition au valproate in utero peut entraîner des malformations des yeux (y compris colobomes et microphtalmies) qui ont été observées conjointement à d’autres malformations congénitales. Ces malformations oculaires peuvent affecter la vision. Dans la plupart des cas, le valproate a été pris en monothérapie tout au long de la grossesse et non pendant un trimestre en particulier.
L’exposition au valproate in utero à différentes doses thérapeutiques de valproate, peu importe le trimestre de la grossesse peut également provoquer une altération ou une perte d’audition en raison de malformations de l’oreille et/ou du nez (effet secondaire) et/ou de toxicité directe sur la fonction auditive. Tous les cas, jusqu’à présent, décrivent une surdité ou une altération de l’ouïe unilatérale et bilatérale. Les issues n’ont pas été rapportées dans tous les cas. Dans la plupart des cas où l’issue a été rapportée, le trouble ne s’était pas résolu. Dans 58 % des cas, l’âge du diagnostic d’altération ou une perte d’audition était dans les 4 semaines suivant la naissance. La surveillance est recommandée pour déceler tout signe et symptôme d’ototoxicité.
Risque de problèmes neurologiques après une exposition in utero
- Atrophie cérébrale :
L’exposition in utero à des produits à base de valproate a été associée à une atrophie cérébrale accompagnée de divers types de problèmes neurologiques, y compris un retard de développement et des troubles psychomoteurs (voir 7 Système nerveux, Atrophie du cerveau et 8.5 Effets indésirables observés après la commercialisation).
- Troubles neurodéveloppementaux dus à l ’ exposition in utero Les données disponibles montrent que l’exposition au valproate in utero peut avoir des effets indésirables sur le développement mental et physique des enfants exposés. Que l’enfant ait été exposé in utero au valproate en tant que monothérapie, ou dans le cadre d’une polythérapie avec d’autres médicaments antiépileptiques, les risques de troubles neurodéveloppementaux sont significativement plus élevés que pour les enfants dans la population générale ou ceux qui sont nés de mères non traitées pour leur épilepsie. Le risque semble dépendre de la dose, mais on ne peut établir de dose seuil en dessous de laquelle le risque serait nul. La période exacte de la grossesse associée à ces risques n’est pas connue avec certitude, et il est possible que ces risques soient présents pendant toute la durée de la grossesse.
Des études menées chez des enfants d’âge préscolaire ayant été exposés in utero à la monothérapie par le valproate montrent que jusqu’à 30 à 40 % d’entre eux ont connu des retards de développement de la petite enfance, par exemple un retard dans l’acquisition du langage ou de la marche, des capacités intellectuelles plus faibles, de faibles aptitudes langagières (parole et compréhension) et des troubles de la mémoire.
- Baisse des scores de QI
Le valproate peut causer une baisse des scores de quotient intellectuel (QI) chez les enfants ayant été exposés in utero. Bien qu’on ne sache pas exactement à quel moment pendant la grossesse les effets cognitifs surviennent chez l’enfant exposé au valproate, il y a un risque que cela se produise en début de grossesse.
QI mesuré chez des enfants d’âge scolaire (6 ans) ayant des antécédents d’exposition au valproate in utero était en moyenne de 7 à 10 points inférieur à celui des enfants exposés à d’autres antiépileptiques. Des données montrent que le risque de déficience intellectuelle chez les enfants exposés au valproate peut être indépendant du QI de la mère.
- Autisme et (ou) troubles de nature autistique
Il existe des données limitées sur les effets à long terme. Une étude a été menée dans la population à l’aide des registres nationaux des patientes du Danemark, dont le Danish Medical Birth Register. Cette étude montre que les enfants exposés in utero au valproate courent un risque accru de trouble du spectre de l’autisme (risque environ trois fois plus élevé) et d’autisme infantile (risque environ cinq fois plus élevé), comparativement aux enfants des femmes épileptiques de la même étude qui n’avaient pas été exposées.
- Trouble du déficit d’attention avec hyperactivité (TDAH)
Une autre étude a été menée dans la population au Danemark, également fondée sur les registres nationaux des patientes, y compris le Danis Medical Birth Register. Les données disponibles tirées ce cette étude, montrent que les enfants exposés in utero au valproate courent un risque accru de présenter des symptômes de trouble déficitaire de l’attention avec hyperactivité (TDAH) (risque environ 1,5 fois plus élevé) comparativement aux enfants des femmes épileptiques de la même étude qui n’avait pas été exposées. Les données démontrent que 8,4 % des enfants exposés au valproate in utero ont reçu un diagnostic de TDAH comparativement à 3,2 % des enfants dans la même étude qui n’ont pas été exposés.
Bien que les études disponibles aient certaines limites, le poids des données probantes étayent l’association causale entre l’exposition au valproate in utero et les effets indésirables subséquentes sur le neurodéveloppement, y compris des augmentations de troubles liés au spectre de l’autisme.
Anomalies de la coagulation
Les femmes enceintes qui prennent DEPAKENE peuvent présenter des anomalies de la coagulation, ce qui peut entraîner des complications hémorragiques chez le nouveau-né, y compris le décès (voir 7 Système sanguin et lymphatique, Thrombocytopénie; 7.1.1 Grossesse, Risques chez le nouveauné).
Si DEPAKENE est prescrit pendant la grossesse, on doit surveiller attentivement les paramètres de la coagulation (voir 7 Surveillance et examens de laboratoire).
- Insuffisance hépatique
L’administration de valproate durant la grossesse a entraîné deux cas d’insuffisance hépatique mortelle, l’un chez un nouveau-né et l’autre chez un nourrisson.
- Hypoglycémie
On a signalé dans des rapports postcommercialisation des cas graves d’hypoglycémie chez les nouveau-nés dont les mères avaient reçu un traitement par l’acide valproïque durant la grossesse. Dans la plupart des cas, l’acide valproïque était le seul antiépileptique signalé. La plupart de ces nouveau-nés présentaient aussi d’autres anomalies congénitales, telles que l’hypospadias, une dysmorphie faciale complexe, des anomalies des membres, des anomalies cardiaques graves, etc. Par conséquent, lorsqu’on décide de prescrire l’acide valproïque pendant la grossesse ou si la patiente devient enceinte pendant un traitement avec ce médicament, il faut aviser cette dernière des risques potentiels pour le fœtus.
Anomalies de la glande thyroïde
Des cas d’hypothyroïdie ont été signalés chez des nouveau-nés dont la mère avait pris du valproate durant la grossesse. On a également observé des élévations des concentrations sériques de la thyrotrophine ou une diminution du taux sérique de thyroxine chez les enfants recevant un traitement par le valproate. De plus, des cas d’hypothyroïdie et d’hyperthyroïdie ont été signalés chez des adultes et des enfants recevant une monothérapie par le valproate.
7.1.2 Allaitement
L’acide valproïque passe dans le lait maternel. On a noté que sa concentration dans le lait maternel pouvait atteindre de 1 à 10 % de la concentration sérique chez la mère. Les femmes ne doivent pas allaiter pendant le traitement par l’acide valproïque ni pendant un mois après la fin du traitement. Selon la littérature et l’expérience clinique, des troubles hématologiques ont été observés chez des nouveau nés et des nourrissons allaités par des femmes traitées.
7.1.3 Enfants
L’expérience a montré que les risques d’hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui souffraient des affections énumérées plus haut (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle). Si l’on doit administrer VALPROIC ACID® à cette population, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Il importe d’évaluer les avantages du traitement par rapport aux risques qu’il peut entraîner (voir 2 CONTRE-INDICATIONS).
Chez les enfants de plus de deux ans, l’expérience dans le traitement de l’épilepsie a permis de constater que l’incidence d’hépatotoxicité mortelle diminuait considérablement avec l’âge.
Chez les enfants âgés de plus de 2 ans qui présentent des signes cliniques évoquant une maladie mitochondriale héréditaire, l’acide valproïque ne doit être administré que si le traitement par d’autres antiépileptiques a échoué (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Maladies mitochondriales).
Chez les jeunes enfants, particulièrement ceux qui reçoivent des médicaments inducteurs d’enzymes, on doit administrer des doses d’entretien plus fortes pour atteindre les concentrations visées de valproate libre et total. La variabilité de la fraction libre restreint l’utilité clinique de mesurer les concentrations plasmatiques totales de valproate. En interprétant les concentrations de valproate chez l’enfant, il faut tenir compte des facteurs influant sur le métabolisme hépatique et la liaison aux protéines.
7.1.4 Personnes âgées
Les modifications dans la cinétique du valproate libre chez les personnes âgées (personnes ≥ 65 ans) indiquent que la dose initiale doit être réduite dans cette population (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
L’innocuité et l’efficacité de l’acide valproïque chez les patients âgés souffrant d’épilepsie n’ont pas fait l’objet d’études cliniques. Compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation de l’acide valproïque chez les patients âgés, on doit faire preuve de prudence en ce qui concerne la détermination de la dose du produit dans cette population, qui présente plus fréquemment des troubles hépatiques et rénaux.
Une étude réalisée chez des patients âgés fait état de somnolence liée au valproate et d’abandons du traitement par l’acide valproïque en raison de cet effet indésirable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Personnes âgées, Somnolence chez les patients âgés). Dans cette population, il faut donc réduire la dose initiale ainsi que réduire la dose, voire interrompre le traitement, en présence de somnolence excessive (voir 4 POSOLOGIE ET ADMINISTRATION).
Somnolence chez les patients âgés
Chez un groupe de patients âgés (âge moyen = 83 ans; n = 172), on a augmenté la dose de l’acide valproïque de 125 mg/jour pour atteindre la dose cible de 20 mg/kg/jour. Comparativement aux patients du groupe témoin (placebo), un nombre statistiquement plus élevé de patients traités par le valproate ont présenté de la somnolence et, bien que cela ne soit pas statistiquement significatif, plus de patients de ce groupe ont souffert de déshydratation. Les abandons de traitement en raison de la somnolence étaient également significativement plus nombreux chez les patients qui ont pris du valproate que chez ceux qui ont pris le placebo. Chez environ la moitié des patients qui présentaient de la somnolence, on a également noté une réduction de l’apport alimentaire et une perte de poids. On doit donc, chez le patient âgé, augmenter la dose plus graduellement et suivre régulièrement la consommation de liquides ainsi que les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets indésirables. Il faut songer à réduire la dose, voire même à interrompre l’administration de l’acide valproïque chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive (voir 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus fréquemment signalés sont les nausées, les vomissements et l’indigestion. Comme l’acide valproïque est habituellement administré avec d’autres antiépileptiques, il est difficile, dans la plupart des cas, de déterminer si les effets indésirables mentionnés à section 8.2 Effets indésirables observés au cours des études cliniques sont dus à l’acide valproïque seul ou à l’association médicamenteuse.
Population pédiatrique
Le profil d’innocuité du valproate dans la population pédiatrique est comparable à celui des adultes, mais certaines réactions indésirables sont plus graves ou principalement observées chez les enfants. Par exemple, chez les bambins et les jeunes enfants de moins de 3 ans, il y a un risque particulier de graves lésions hépatiques. Ces risques semblent s’atténuer avec l’âge; les jeunes enfants sont également plus à risque de pancréatite sévère, pouvant se solder par un décès (voir 3 Encadré sur les mises en garde et précautions importantes, Hépatotoxicité, 7 Fonctions hépatique, biliaire et pancréatique :
Hépatotoxicité grave ou mortelle; et Pancréatite). Des troubles psychiatriques comme l’agressivité, l’agitation, les troubles de l’attention, un comportement anormal, une hyperactivité psychomotrice et un trouble de l’apprentissage sont principalement observés dans la population pédiatrique (voir 7
Fonction psychiatrique, Troubles du comportement).
8.2 Effets indésirables observés au cours des études cliniques
La liste qui suit fait état des effets indésirables (classés par système, appareil ou organe) de DEPAKENE ayant été signalés dans le cadre d’études portant sur l’épilepsie ou dans des rapports spontanés ou provenant d’autres sources.
| Troubles des systèmes sanguin et lymphatique : | La thrombocytopénie et l’inhibition de la seconde phase de l’agrégation plaquettaire peuvent se manifester par une modification du temps de saignement, des pétéchies, des contusions, la formation d’hématomes, des épistaxis et des hémorragies (voir 7 MISES EN GARDES ET PRÉCAUTIONS, Hématologique, Thrombocytopénie). On a observé également des cas de lymphocytose relative, de macrocytose, d’hypofibrinogénémie, de leucopénie, d’éosinophilie, d’anémie (y compris d’anémie macrocytaire avec ou sans carence en folate), d’anémie aplasique, de pancytopénie, d’hypoplasie médullaire, d’agranulocytose et de porphyrie intermittente aiguë. (voir 7 Surveillance et examens de laboratoire; 8.2 Effets indésirables observés au cours des études cliniques, Néoplasmes bénins, malins et non précisés (y compris les kystes et les polypes)). |
|---|---|
| Troubles cardiaques : | Bradycardie. |
| Troubles de l’oreille et du labyrinthe : | On a observé des cas, réversibles et irréversibles, de perte de l’ouïe. Cependant, aucun lien de cause à effet n’a encore été établi. On a également signalé des douleurs aux oreilles. |
| Troubles gastro-intestinaux : | Les effets indésirables le plus fréquemment signalés au début dutraitement sont les nausées, les vomissements et l’indigestion. Ils sont d’ordinaire passagers et requièrent rarement l’interruption du traitement. La diarrhée, des crampes abdominales, la constipation et des troubles gingivaux (principalement l’hyperplasie gingivale) ont également été observés. On a signalé des cas de pancréatite aiguë, notamment de rares cas de décès, associés au traitement par ODAN-VALPROIC ACID (voir 3 Encadré sur les mises en garde et précautions importantes, Pancréatite; 7 Fonctions hépatique, biliaire et pancréatique, Pancréatite). |
| Troubles généraux et atteintes au point d’administration : | Œdème des extrémités, fièvre et hypothermie. |
| Troubles hépatobiliaires : | Atteinte hépatique Une légère augmentation du taux des transaminases [aspartate aminotransférase (AST ou SGOT) et alanine aminotransférase |
| (ALT ou SGPT)], ainsi que de la lacticodéshydrogénase (LDH) est observée fréquemment et semble dépendre de la dose administrée. Les épreuves biologiques révèlent à l’occasion une élévation de la concentration de bilirubine sérique de même que d’autres anomalies de la fonction hépatique. Ces résultats peuvent traduire une hépatotoxicité potentiellement grave (voir 3 Encadré sur les mises en garde et précautions importantes, Hépatotoxicité; 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle). | |
| Troubles du système immunitaire : | Réaction allergique et anaphylaxie. |
| Infections et infestations : | Pneumonie et otite moyenne et infection urinaire. |
| Investigations | Résultats anormaux aux épreuves de la fonction thyroïdienne (y compris l’hyperthyroïdie et l’hypothyroïdie) (voir 7.1.1 Grossesse, Anomalies de la glande thyroïde et 9.7 Interactions médicament-examens de laboratoire). |
| Troubles du métabolisme et de la nutrition : | On a fait état de cas d’hyperammoniémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme : Hyperammoniémie; Anomalies du cycle de l’urée et risque d’hyperammoniémie; et Patients à risque d’hypocarnitinémie), d’hypocarnitinémie (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme : Patients à risque d’hypocarnitinémie), d’hyponatrémie, de carence en biotine/biotinidase et de sécrétion inappropriée d’hormone antidiurétique. On a également signalé de rares cas du syndrome de Fanconi (dysfonctionnement du tubule rénal proximal), surtout chez des enfants. Enfin, on a fait état d’hyperglycinémie dont l’issue a été fatale chez un patient déjà atteint d’une hyperglycinémie sans cétose. On a également signalé des cas d’anorexie avec une certaine perte de poids ou d’augmentation de l’appétit avec un certain gain pondéral. Des cas d’obésité ont été signalés après la commercialisation du produit. |
| Troubles musculosquelettiques et atteintes du tissu conjonctif : | De la faiblesse, une rhabdomyolyse et des douleurs osseuses ont été observées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Musculo-squelettique/rhabdomyolyse). Des rapports font état de diminution de la masse osseuse pouvant évoluer vers l’ostéoporose et l’ostéopénie pendant le traitement prolongé avec certains anticonvulsivants, dont ODAN-VALPROIC ACID. Certaines études ont révélé que l’ajout d’un supplément de calcium et de vitamine D pouvait avoir des effets bénéfiques chez les patients qui suivent un traitement à long terme par ODAN-VALPROIC ACID. De rares cas de syndrome s’apparentant au lupus érythémateux ont été rapportés. |
| Néoplasmes bénins, malins et non précisés (y compris les kystes et les polypes) | On a noté de rares cas d’un syndrome s’apparentant au lupus érythémateux. Syndrome myélodysplasique chez les adultes et les enfants (tous les enfants recevaient une monothérapie par le valproate). Chez certains adultes et (ou) enfants, on a noté que le syndrome myélodysplasique était réversible après l’arrêt du traitement par le valproate. (voir 7 Système sanguin et lymphatique). |
| Troubles du système nerveux : | La sédation peut survenir chez le patient qui prend ODAN-VALPROIC ACID seul, mais elle est plus fréquente chez le patient qui prend D ODAN-VALPROIC ACID en association avec d’autres antiépileptiques. La réduction de la posologie des autres antiépileptiques corrige en général cet effet. Les symptômes suivants ont aussi été signalés en lien avec l’emploi de valproate : hallucinations, ataxie, céphalées, nystagmus, diplopie, astérixis, mouches volantes, tremblements (peut-être liés à la dose), confusion, dysarthrie, étourdissements, hypoesthésie, vertiges, troubles de la coordination, troubles de la mémoire, troubles cognitifs et troubles extrapyramidaux, dont le parkinsonisme. De rares cas de coma chez les sujets prenant ODAN-VALPROIC ACID seul ou en association avec du phénobarbital ont aussi été rapportés. On a signalé des cas d’encéphalopathie, avec ou sans fièvre ou hyperammoniémie, en l’absence de dysfonctionnement hépatique ou de concentrations plasmatiques inappropriées de valproate. La plupart des patients se sont rétablis et ont manifesté une nette amélioration de leurs symptômes à l’arrêt du traitement. Une aggravation des convulsions (augmentation du nombre de crises convulsives, apparition de nouveaux types de convulsions ou intensification des convulsions) a été signalée chez des patients épileptiques traités par le valproate en monothérapie. (voir 7 Système nerveux). |
| Troubles psychiatriques : | Troubles émotifs, dépression, psychose, agressivité, hyperactivité psychomotrice, hostilité, agitation, troubles de l’attention, comportement anormal, troubles d’apprentissage et troubles du comportement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrie). |
| Troubles rénaux et urinaires : | Énurésie, incontinence urinaire, insuffisance rénale aigüe, néphrite tubulo-interstitielle. |
| Troubles du système reproducteur et affections mammaires : | On a signalé une irrégularité des menstruations, d’aménorrhée secondaire, d’augmentation du volume des seins et de galactorrhée chez des patientes recevant ODAN-VALPROIC ACID. Hyperandrogénie (hirsutisme, virilisme, acné, alopécie masculine et (ou) augmentation de la production d’androgène). De rares cas de maladie polykystique ovarienne ont été |
| signalés dans des déclarations spontanées. Une relation de cause à effet n’a pas été établie. | |
| Troubles respiratoires, thoraciques et médiastinaux : | Augmentation de la toux, épanchement pleural. |
| Troubles de la peau et du tissu sous-cutané : | Des cas d’alopécie (perte de cheveux) et de troubles capillaires (p. ex., texture anormale des cheveux, altération de la couleur des cheveux, croissance pileuse anormale) transitoires et (ou) associés à la dose ont été observés. On a également noté, quoique rarement, les effets suivants : éruptions cutanées, photosensibilité, prurit généralisé, érythème polymorphe, syndrome de Stevens-Johnson et pétéchies. (voir 7 Appareil cutané). On a signalé de rares cas d’épidermolyse nécrosante toxique (voir 7 Appareil cutané), y compris le décès d’un nourrisson de six mois qui recevait ODAN-VALPROIC ACID et divers autres médicaments en association. Un autre rapport d’épidermolyse nécrosante toxique signale le décès d’un patient de 35 ans souffrant de sida qui prenait divers médicaments de façon concomitante et présentait des antécédents de multiples effets cutanés indésirables à la prise de médicaments. On a fait état de réactions cutanées graves lors de l’administration concomitante de lamotrigine et de ODAN-VALPROIC ACID (voir 9.4 Interactions médicament-médicament, Tableau 3). On a également signalé des cas de vasculite cutanée. Des troubles des ongles et du lit des ongles ont aussi été signalés après la commercialisation du produit. |
8.5 Effets indésirables observées après la mise en marché
Effets indésirables chez les patients âgés :
Chez les patients âgés de plus de 65 ans, on a observé des cas plus fréquents de blessure accidentelle, d’infection, de douleur et, à un degré moindre, de somnolence et de tremblements, par comparaison aux patients âgés de 18 à 65 ans. La survenue de la somnolence et des tremblements semblait associée à l’arrêt du traitement par l’acide valproïque.
Résultats sur la reproduction
Chez les patients traités par des produits de valproate, on a signalé de rares cas d’atrophie testiculaire, de diminution du volume de sperme, d’hypogonadisme, de taux réduit de testostérone dans le sang et/ou d’augmentation du taux de prolactine dans le sang. Les données sont insuffisantes pour déterminer l’effet précis du traitement par le valproate sur le développement testiculaire chez les humains (voir 7 Santé reproductive, Fertilité; 16 Toxicité pour la reproduction et le développement, Fertilité).
Il y a eu, après la commercialisation, des signalements d’aspermie, d’azoospermie, de diminution du nombre de spermatozoïdes, de diminution de leur motilité, d’anomalies morphologiques des spermatozoïdes et, ultimement, d’infertilité chez des patients de sexe masculin ayant reçu des produits à base de valproate de sodium (ces effets peuvent s’améliorer à la suite d’une réduction de la dose ou de l’arrêt du traitement) (voir 7 Santé reproductive, Fertilité; 16 Toxicologie non clinique, Fertilité).
Système sanguin et lymphatique
Des cas d’anomalie de Pelger-Huët acquise ont été signalés chez des adultes et des enfants, principalement dans un contexte de syndrome myélodysplasique, mais aussi chez des patients n’ayant pas développé de syndrome myélodysplasique. Dans certains cas, l’anomalie de Pelger-Huët acquise était réversible après une réduction de la dose ou l’arrêt du valproate (voir 7 Système sanguin et lymphatique; 8.2 Effets indésirables observés au cours des études cliniques, Néoplasmes bénins, malins et non précisés (y compris les kystes et les polypes)).
Système nerveux
Des signalements post-commercialisation de cas d’atrophie cérébrale et cérébelleuse, réversibles ou irréversibles, ont été associés à l’utilisation de produits à base de valproate. Dans certains cas, les patients ont récupéré tout en conservant des séquelles permanentes (voir 7 Système nerveux, Atrophie cérébrale). L’atrophie cérébrale observée chez des enfants exposés in utero au valproate a entraîné diverses manifestations neurologiques, notamment des retards du développement et des troubles psychomoteurs. Des malformations congénitales et des troubles du développement ont également été signalés. Voir 7.1.1 Grossesse, Malformations congénitales dues à l’exposition in utero; et Risque de problèmes neurologiques après une exposition in utero.
Appareil cutané
Voir 7 Appareil cutané et 8.2 Effets indésirables observés au cours des études cliniques.
Autres réactions cutanées indésirables signalées avec le valproate après la commercialisation :
- angio-oedème
- hyperpigmentation, notamment de la peau, des muqueuses, des ongles et du lit unguéal
- affections des ongles et du lit unguéal.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
9.2 Aperçu des interactions médicamenteuses
Les patients recevant une polythérapie antiépileptique doivent faire l’objet d’une surveillance étroite lorsqu’un autre agent est instauré, arrêté ou lorsque la dose est modifiée.
Interactions médicamenteuses graves
- De rares cas de coma chez des patients prenant l’acide valproïque seul ou en association avec du
Phénobarbital ont été signalés (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Tableau 3).
- On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de l’acide valproïque (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament,
Tableau 3).
L’acide valproïque est un faible inhibiteur de certaines isoenzymes du cytochrome P450, de l’époxyde hydrase et des glucuronyltransférases.
Les médicaments influant sur le taux d’expression des enzymes hépatiques, surtout ceux qui font augmenter les taux des glucuronyltransférases (tel que le ritonavir; voir le Tableau 3 ci-dessous), peuvent augmenter la clairance du valproate. Par exemple, la phénytoïne, la carbamazépine et le phénobarbital (ou la primidone) peuvent doubler la clairance du valproate. Ainsi, chez les patients recevant l’acide valproïque en monothérapie, la demi-vie du médicament est généralement plus longue et les concentrations, plus élevées que chez les patients recevant plusieurs antiépileptiques.
Par contraste, on s’attend que les médicaments inhibiteurs des isoenzymes du cytochrome P450, notamment les antidépresseurs, influent peu sur la clairance du valproate puisque l’oxydation microsomale du cytochrome P450 est une voie métabolique secondaire relativement mineure par comparaison à la glucuronidation et à la bêta-oxydation.
L’administration concomitante de l’acide valproïque et de médicaments qui se lient fortement aux protéines (par ex., acide acétylsalicylique, carbamazépine, dicoumarol, warfarine, tolbutamide et phénytoïne) peut entraîner une modification des concentrations plasmatiques des médicaments.
Étant donné que l’acide valproïque risque d’interagir avec des médicaments qui peuvent provoquer une induction enzymatique lorsqu’ils sont administrés en concomitance, il est recommandé de mesurer périodiquement les concentrations plasmatiques du valproate et de ces médicaments au début du traitement et chaque fois que l’on ajoute ou retire un médicament inducteur d’enzymes. (voir 4.2
Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques).
9.3 Interactions médicament-comportement
L’utilisation du valproate avec de l’alcool ou d’autres médicaments agissant sur le SNC et présentant des effets indésirables qui se chevauchent, tels que la sédation ou la somnolence, doit être évitée (voir la section 9.4 Interactions médicament-médicament, Tableau 3; section 7 Conduite et utilisation de machines).
9.4 Interactions médicament-médicament
Le tableau 3 fournit des renseignements sur l’effet possible de plusieurs médicaments d’usage courant sur le comportement pharmacocinétique de l’acide valproïque, de même que sur l’effet possible de l’acide valproïque sur le comportement pharmacocinétique et pharmacodynamique de plusieurs médicaments d’usage courant. La liste n’est pas exhaustive et ne pourrait d’ailleurs pas l’être, puisque l’on signale continuellement l’apparition de nouvelles interactions. Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués). Veuillez noter que les médicaments peuvent être classés par nom, famille ou classe pharmacologique. Il est recommandé de lire la section en entier.
- Risque de lésion hépatique
L’emploi concomitant de salicylates doit être évité chez les enfants de moins de 3 ans en raison du risque de toxicité hépatique (voir 3 Encadré sur les mises en garde et précautions importantes,
Hépatotoxicité, 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle, et
8.1 Aperçu des effets indésirables, Population pédiatrique).
L’emploi concomitant de valproate et d’un traitement par de multiples anticonvulsivants augmente le risque de lésion hépatique, surtout chez les jeunes enfants (voir 3 Encadré sur les mises en garde et précautions importantes, Hépatotoxicité, 7 Fonctions hépatique, biliaire et pancréatique,
Hépatotoxicité grave ou mortelle, et 8.1 Aperçu des effets indésirables, Population pédiatrique).
L’administration concomitante de valproate et de cannabidiol a été associée à un risque accru d’élévation de l’ALT et/ou de l’AST (voir Tableau 3, Cannabidiol (CBD); section 7 Fonctions hépatique, biliaire et pancréatique, Hépatotoxicité grave ou mortelle; section 7 Surveillance et examens de laboratoire).
Tableau 3 – Interactions médicament-médicaments établies ou potentielles
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
|---|---|---|---|---|---|---|---|
| Acétaminophène | ÉC | ↔ acétaminophène | l’acide valproïque n’a eu aucun effet sur les paramètres pharmacocinétiques de l’acétaminophène lorsque ces deux médicaments ont été administrés en concomitance chez trois patients épileptiques. | ||||
| Acétazolamide | L’administration concomitante de valproate et d’acétazolamide a été associée à des cas d’encéphalopathie et (ou) d’hyperammoniémie. Il faut surveiller étroitement les signes et symptômes d’encéphalopathie hyperammoniémique chez les patients traités par ces deux médicaments (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme). | ||||||
| Acide acétylsalicylique | ÉC | ↑ valproate | Une étude portant sur l’administration concomitante d’acide acétylsalicylique à doses antipyrétiques (de 11 à 16 mg/kg) et de l’acide valproïque chez des enfants (n = 6) a fait état d’une baisse de la liaison aux protéines et d’une inhibition du métabolisme du valproate. La fraction libre de valproate était quatre fois supérieure en présence d’acide acétylsalicylique par comparaison à l’emploi de l’acide valproïque seul. Le taux de métabolites excrétés par suite de la bêta-oxydation (2-en VPA, 3-hydroxy-VPA et 3-kéto-VPA) est passé de 25 % lorsque l’acide valproïque était administré seul, à 8,3 % lorsqu’il était administré en concomitance avec de l’acide acétylsalicylique. Il faut donc faire preuve de prudence lorsqu’on administre l’acide valproïque en même temps | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| que des médicaments qui modifient la coagulation (par ex., acide acétylsalicylique et warfarine) (voir 7 Système sanguin et lymphatique, Thrombocytopénie; 7 Surveillance et examens de laboratoire; 8.2 Effets indésirables observés au cours des études cliniques). | |||||||
| Alcool | T | Aucune interaction pharmacocinétique | l’acide valproïque peut potentialiser l’effet dépresseur de l’alcool sur le SNC. La prise d’alcool n’est pas recommandée pendant le traitement par l’acide valproïque (voir 7 Conduite et utilisation de machines; 9.3 Interactions médicament-comportement). | ||||
| Amitriptyline et nortriptyline | ÉC | En général : ↓ amitriptyline ↓ nortriptyline Rarement : ↑ amitriptyline ↑ nortriptyline | À la suite de l’administration d’une dose unique d’amitriptyline (50 mg) par voie orale à quinze volontaires sains (10 hommes et 5 femmes) recevant déjà l’acide valproïque (500 mg 2 f.p.j.), la clairance plasmatique de l’amitriptyline a baissé de 21 % et la clairance nette de la nortriptyline, de 34 %. De rares rapports de postcommercialisation portant sur l’utilisation concomitante de l’acide valproïque et de l’amitriptyline ont fait état d’une augmentation des concentrations d’amitriptyline et de nortriptyline. On a rarement associé l’utilisation concomitante d’amitriptyline et de l’acide valproïque à une intoxication. Il faut songer à surveiller les concentrations d’amitriptyline chez les patients qui prennent ce médicament en même temps que l’acide valproïque; il faut également songer à réduire la dose d’amitriptyline ou de nortriptyline lorsque ces médicaments sont pris en concomitance avec l’acide valproïque. | ||||
Antiacides Lasuspension orale d’alumine et de trisilicate de magnésium n’est pas actuellement offerte sur le marché canadien. | ÉC | ↔ valproate | Une étude portant sur l’administration concomitante de l’acide valproïque (500 mg) et d’antiacides d’usage courant (Maalox, Trisogel et Titralac à des doses de 160 milliéquivalents) n’a fait état d’aucun effet sur le degré d’absorption de l’acide valproïque. | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
Autres : Antipsychotiques, inhibiteurs de la monoamine-oxydase (IMAO) et antidépresseurs tricycliques | Lorsqu’ils sont administrés avec l’acide valproïque, les antipsychotiques, les antidépresseurs tricycliques et les IMAO favorisent la dépression du SNC et risquent d’abaisser le seuil épileptogène. Il peut être nécessaire de procéder à des ajustements de la posologie afin de maîtriser l’épilepsie. | ||||||
Antirétroviraux Ritonavir Lopinavir Zidovudine Lamivudine | É ÉC | ↓ valproate ↑ zidovudine | Effet des agents antirétroviraux sur le valproate Les inhibiteurs de la protéase, comme le lopinavir et le ritonavir, réduisent la concentration plasmatique de valproate lorsque les deux médicaments sont administrés de façon concomitante. Une réduction de l’effet thérapeutique du valproate a été observée chez un patient atteint de troubles bipolaires au début du traitement anti-VIH par le lopinavir/ritonavir, la zidovudine et la lamivudine. Effet du valproate sur la zidovudine Chez 6 patients infectés par le VIH (séropositifs), la clairance de la zidovudine (100 mg toutes les 8 heures) était diminuée de 38 % après l’administration de valproate (250 ou 500 mg toutes les 8 heures); la demivie de la zidovudine était inchangée. | ||||
| Benzodiazépines | l’acide valproïque peut diminuer le métabolisme d’oxydation par le foie de certaines benzodiazépines, ce qui entraîne une augmentation des concentrations plasmatiques (voir Tableau 3, Diazépam et Lorazépam). | ||||||
Carbamazépine / Carbamazépine - 10,11-époxyde | ÉC | ↓ valproate ↓ CBZ | Effet de la carbamazépine sur le valproate L’administration concomitante de CBZ et de l’acide valproïque peut abaisser les concentrations plasmatiques et la demi-vie du valproate en raison d’une augmentation du métabolisme provoquée par l’activité des enzymes microsomaux hépatiques. Effet du valproate sur la carbamazépine et la Carbamazépine 10,11-époxyde Chez des patients épileptiques, l’administration concomitante de DEPAKENE | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| ↑ CBZ-E | et de carbamazépine a fait diminuer de 17 % les concentrations plasmatiques de la carbamazépine, tandis qu’elle a fait augmenter de 45 % celles du métabolite carbamazépine -10,11-époxyde. Il est recommandé de surveiller les concentrations sériques de valproate et de carbamazépine lorsqu’un de ces médicaments est ajouté à un traitement existant ou en est retiré (voir section 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). Les variations de la concentration sérique du métabolite 10,11- époxyde (CBZ-E) de la carbamazépine ne seront pas détectées par les analyses sériques courantes de carbamazépine | ||||||
| Antibiotiques de la famille des carbapénems | ↓ valproate | Les antibiotiques de la famille des carbapénems (ertapénem, imipénem, méropénem, doripénem) peuvent réduire les concentrations d’acide valproïque à des niveaux sous-thérapeutiques. Cela peut entraîner une perte de la maîtrise des crises chez les patients épileptiques ou une perte d’efficacité du médicament chez les nonépileptiques. On a signalé des cas de crises convulsives perthérapeutiques chez certains patients épileptiques recevant de l’acide valproïque en association avec un carbapénem. L’augmentation de la dose d’acide valproïque pourrait être insuffisante pour neutraliser cette interaction. Si l’administration en concomitance est essentielle, il faut exercer une surveillance quotidienne des concentrations sériques d’acide valproïque (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). Un traitement de rechange antibactérien ou anticonvulsivant doit être envisagé si les concentrations sériques d’acide valproïque chutent significativement ou si la maîtrise des convulsions diminue (voir 7 Généralités, Interaction avec les antibiotiques de la famille des carbapénems). | |||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| Chlorpromazine | ÉC | ↑ valproate | Dans le cadre d’une étude où des patients schizophrènes prenant déjà l’acide valproïque (200 mg 2 f.p.j.) ont reçu de 100 à 300 mg/jour de chlorpromazine, les concentrations plasmatiques minimales du valproate ont augmenté de 15 %. Cette augmentation n’a pas été jugée importante sur le plan clinique. | ||||
| Cholestyramine | ↓ valproate | La coadministration de la cholestyramine peut entraîner une diminution de la concentration plasmatique de valproate | |||||
| Cimétidine ou érythromycine | T | ↑ valproate | La cimétidine peut ralentir la clairance de l’acide valproïque et augmenter sa demi-vie en modifiant le métabolisme de ce dernier. Chez les patients qui prennent l’acide valproïque, on doit surveiller les concentrations plasmatiques d’acide valproïque lorsqu’on entreprend ou interrompt le traitement par la cimétidine ou qu’on augmente ou diminue la posologie. La dose de l’acide valproïque doit être ajustée en conséquence. (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). | ||||
| Clonazépam | T | Aucune interaction pharmacocinétique | L’administration concomitante de l’acide valproïque et de clonazépam peut provoquer l’état d’absence chez les patients qui ont des antécédents d’absence. | ||||
| Clozapine | É ÉC T | Aucune interaction | Le traitement concomitant par le valproate et la clozapine peut augmenter le risque de neutropénie et de myocardite induite par la clozapine. Si l’utilisation concomitante du valproate et de la clozapine est nécessaire, une surveillance étroite de ces deux événements est nécessaire. L’utilisation concomitante de l’acide valproïque et de la clozapine peut modifier les concentrations plasmatiques de la clozapine. De rares cas graves de convulsions, y compris la survenue de convulsions chez des patients non épileptiques, ainsi que des cas isolés de | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| délire, ont été signalés lorsque la clozapine était administrée en concomitance avec l’acide valproïque. | |||||||
| Diazépam | ÉC | ↑ diazépam | Le valproate déplace le diazépam de ses sites de liaison à l’albumine plasmatique et en inhibe le métabolisme. L’administration concomitante de l’acide valproïque (1 500 mg/jour) et de diazépam (10 mg) à des volontaires sains (n = 6) a augmenté la fraction libre de diazépam de 90 %. La clairance plasmatique et le volume de distribution du diazépam libre ont diminué de 25 et de 20 %, respectivement, en présence de valproate. L’ajout du valproate n’a pas influé sur la demi-vie d’élimination du diazépam. | ||||
| Produits contenant des œstrogènes | É ÉC T | ↓ valproate | Effet des produits contenant des oestrogènes sur le valproate Les produits contenant des œstrogènes, y compris les contraceptifs hormonaux contenant des œstrogènes, peuvent faire augmenter la clairance du valproate, ce qui peut entraîner une diminution de la concentration sérique du valproate et, potentiellement une diminution de l’efficacité du valproate. Selon les données limitées disponibles dans la littérature clinique, une augmentation de la clairance du valproate d’environ 20 % a été rapportée chez certaines patientes traitées en concomitance par du valproate et des produits contenant des oestrogènes. On a observé une variabilité interindividuelle. Les données sont insuffisantes pour établir une relation pharmacocinétique-pharmacodynamique robuste résultant de cette interaction pharmacocinétique. Les prescripteurs devraient surveiller la réponse clinique (contrôle des crises) lors de l’ajout ou de l’arrêt de produits contenant des estrogènes. Il peut être pertinent de surveiller les concentrations plasmatiques de valproate (voir section 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). Effet du valproate sur les produits contenant des estrogènes Le valproate n’a généralement pas d’effet inducteur enzymatique; par conséquent, il ne réduit pas l’efficacité des agents oestroprogestatifs chez les femmes utilisant une contraception hormonale | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| Éthosuximide | ÉC | ↑ éthosuximide | Le valproate inhibe le métabolisme de l’éthosuximide. L’administration concomitante d’une dose unique de 500 mg d’éthosuximide et de l’acide valproïque (de 800 à 1 600 mg/jour) chez des volontaires sains (n = 6) a prolongé de 25 % la demi-vie d’élimination de l’éthosuximide et a fait baisser de 15 % sa clairance totale, par comparaison à l’emploi de l’éthosuximide seul. On doit vérifier la survenue de modifications dans les concentrations plasmatiques de l’acide valproïque et de l’éthosuximide chez les patients recevant ces deux médicaments, surtout s’ils les prennent en concomitance avec d’autres anticonvulsivants. (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). | ||||
| Felbamate | ÉC | ↑ valproate | Dans le cadre d’une étude où des patients épileptiques (n = 10) ont reçu 1 200 mg/jour de felbamate en concomitance avec l’acide valproïque, la concentration maximale moyenne du valproate a augmenté de 35 % (de 86 à 115 mcg/mL) par comparaison à l’acide valproïque employé seul. Lorsque l’on a augmenté la dose de felbamate à 2 400 mg/jour, la concentration maximale moyenne du valproate est passée à 133 mcg/mL (augmentation supplémentaire de 16 %). L’instauration d’un traitement par le felbamate peut commander une diminution de la posologie de l’acide valproïque. L’emploi | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| concomitant de felbamate et de valproate peut nécessiter des doses plus faibles de l’acide valproïque. | |||||||
| Halopéridol | ÉC | ↔ valproate | Dans le cadre d’une étude où des patients schizophrènes prenant déjà l’acide valproïque (200 mg 2 f.p.j.) ont reçu de 6 à 10 mg/jour d’halopéridol, aucune modification significative des concentrations plasmatiques minimales du valproate n’a été signalée. | ||||
| Lamotrigine | ÉC | ↑ lamotrigine ↓ valproate | Effet du valproate sur la lamotrigine : Des réactions cutanées graves (comme le syndrome de Stevens-Johnson et la nécrolyse épidermique toxique) ont été signalées lors de l’administration concomitante de lamotrigine et de l’acide valproïque. La dose de lamotrigine doit être réduite lorsqu’elle est coadministrée avec l’acide valproïque (voir section 7 Appareil cutané). On a évalué l’effet de l’acide valproïque sur la lamotrigine chez six hommes en bonne santé. Chaque sujet a reçu, d’une part, une dose unique de lamotrigine seule par voie orale, et, d’autre part, une dose unique de lamotrigine par voie orale et six doses de 200 mg de l’acide valproïque (une dose toutes les huit heures, la première dose de l’acide valproïque ayant été administrée une heure avant la dose de lamotrigine). L’administration de l’acide valproïque a réduit de 21 % la clairance totale de la lamotrigine et a fait passer la demi-vie d’élimination plasmatique de 37,4 heures à 48,3 heures (p < 0,005). La clairance rénale de la lamotrigine est demeurée inchangée. Dans une étude de la lamotrigine à l’état d’équilibre chez dix sujets volontaires en bonne santé, la demi-vie d’élimination de la lamotrigine est passée de 26 heures à 70 heures (augmentation de 165 %) lorsque le médicament était administré en concomitance avec l’acide valproïque. Dans le cadre d’une étude menée chez 16 patients épileptiques, l’acide valproïque a fait doubler la demi-vie d’élimination | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
plasmatique de la lamotrigine. Dans le cadre d’une étude ouverte, la demi-vie d’élimination plasmatique moyenne de la lamotrigine était de 14 heures chez les patients qui recevaient des antiépileptiques inducteurs d’enzymes (par ex., carbamazépine, phénytoïne, phénobarbital ou primidone), par comparaison à 30 heures chez ceux qui recevaient l’acide valproïque en plus d’un antiépileptique inducteur d’enzymes. Cette dernière valeur est comparable à la demi-vie de la lamotrigine en monothérapie, ce qui donne à penser que l’acide valproïque risque de neutraliser l’effet de l’inducteur enzymatique. Si l’on cesse l’administration de l’acide valproïque chez un patient recevant de la lamotrigine en concomitance avec un antiépileptique inducteur d’enzymes, les concentrations plasmatiques de la lamotrigine risquent de diminuer. On doit surveiller de près l’état des patients recevant une polythérapie antiépileptique si l’on ajoute un médicament à leur traitement, ou si l’on en cesse l’administration ou si l’on modifie la dose d’un médicament. On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et d’acide valproïque. Effet de la lamotrigine sur le valproate : L’étude de la littérature offre des résultats inconstants (réduction, stabilisation ou légère augmentation des concentrations de valproate). | |||||||
| Lithium | ÉC | ↔ lithium | Effet du lithium sur le valproate Dans le cadre d’une étude croisée de doses multiples, comparative avec placebo, à double insu portant sur seize volontaires sains de sexe masculin. L’ASC et la Cmax du valproate ont augmenté de 11 à 12 % et le Tmax, pour sa part, était réduit. Ces | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
modifications étaient statistiquement significatives, mais on ne croit pas qu’elles aient d’importance sur le plan clinique. Effet du valproate sur le lithium L’administration concomitante de DEPAKENE (500 mg 2 f.p.j.*) et de carbonate de lithium (300 mg 3 f.p.j.*) à des volontaires sains de sexe masculin (n = 16) n’a eu aucun effet sur la cinétique à l’état d’équilibre du lithium. | |||||||
| Lorazépam | ÉC | ↑ lorazépam | L’administration concomitante de l’acide valproïque (500 mg 2 f.p.j.) et de lorazépam (1 mg 2 f.p.j.) à des volontaires sains de sexe masculin (n = 9) a occasionné une réduction de 17 % de la clairance plasmatique du lorazépam. Cette réduction n’a pas été jugée importante sur le plan clinique. | ||||
| Méfloquine | C | ↓ valproate | L’administration concomitante de méfloquine avec de l’acide valproïque peut réduire les concentrations plasmatiques de valproate, ce qui peut entraîner une augmentation de la fréquence des crises épileptiques. Par conséquent, la dose de l’acide valproïque pourrait devoir être ajustée. | ||||
Métamizole Non commercialisé au Canada actuellement | É, T | ↓ valproate | Lorsque la métamizole est administrée en concomitance, les concentrations sériques de valproate pourraient être réduites, réduisant potentiellement par le fait même l’efficacité clinique du valproate. Les prescripteurs devraient effectuer un suivi de la réponse clinique (contrôle des crises ou contrôle de l’humeur) et considérer surveiller les concentrations sériques de valproate et ajuster la dose, comme il se doit. (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). | ||||
| Méthotrexate | C | ↓ valproate | Certains rapports de cas décrivent une importante réduction des taux sériques de valproate après l’administration de méthotrexate, avec survenue de crises convulsives. Les prescripteurs devraient surveiller la réponse clinique (contrôle des crises ou contrôle de l’humeur) et considérer | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
surveiller les taux sériques de valproate comme il se doit. (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). | |||||||
| Nimodipine | ÉC | ↑ nimodipine | Le traitement concomitant par la nimodipine et l’acide valproïque peut faire augmenter la concentration plasmatique de nimodipine de 50 %. | ||||
| Olanzapine | ÉC | ↓ olanzapine | L’administration d’une seule dose de 5 mg d’olanzapine à 10 volontaires sains non épileptiques recevant Depakote ER® (divalproex de sodium en comprimés à libération prolongée) à raison de 1000 mg toutes les 4 heures n’a pas influé sur la Cmax ni la demi-vie d’élimination de l’olanzapine. Toutefois, l’ASC de l’olanzapine était 35 % plus basse en présence de divalproex de sodium en comprimés à libération prolongée. L’importance clinique de ces observations est inconnue. | ||||
| Contraceptifs oraux stéroïdiens | ÉC | Aucune interaction pharmacocinétique | L’administration d’une dose unique d’éthinyloestradiol (50 mcg)/lévonorgestrel (250 mcg) à six femmes recevant l’acide valproïque (200 mg 2 f.p.j.*) depuis deux mois n’a laissé entrevoir aucune interaction pharmacocinétique. l’acide valproïque n’est pas un inducteur enzymatique significatif et ne devrait pas diminuer les concentrations d’hormones stéroïdiennes (voir section 7 Santé reproductive, Produits contenant des oestrogènes). Toutefois, les données cliniques concernant l’interaction entre l’acide valproïque et les contraceptifs oraux sont limitées. | ||||
| Phénobarbital | ÉC | ↓ valproate ↑ phénobarbital | Effet du phénobarbital sur le valproate Le phénobarbital augmente le métabolisme de l’acide valproïque et, par-là, augmente les taux de métabolites de l’acide valproïque. Il faut surveiller attentivement les signes et symptômes d’hyperammoniémie chez les patients traités par ce médicament (voir 7 Système endocrinien et métabolisme, | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| É | ↓ valproate | Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne). Effet du valproate sur le phénobarbital On a montré que le valproate inhibe le métabolisme du phénobarbital. Chez des sujets sains (n = 6), l’administration concomitante de d’acide valproïque (250 mg 2 f.p.j. pendant 14 jours) et de phénobarbital (dose unique de 60 mg) a prolongé la demi-vie du phénobarbital de 50 % et fait chuter sa clairance plasmatique de 30 %. En présence de valproate, la fraction du phénobarbital excrétée inchangée a augmenté de 50 %. Le phénobarbital augmente le métabolisme de l’acide valproïque et, par là, augmente les taux de métabolites de l’acide valproïque. Par conséquent, il faut surveiller attentivement les signes et symptômes d’hyperammoniémie chez les patients traités par ce médicament. Ce phénomène peut provoquer une grave dépression du SNC, avec ou sans augmentation significative des concentrations plasmatiques des barbituriques ou du valproate. Il faut donc suivre de près les patients traités concurremment avec des barbituriques pour déceler tout signe d’intoxication neurologique, mesurer les concentrations plasmatiques des barbituriques si cela est possible et en réduire la posologie au besoin. | |||||
| Phénytoïne | ÉC | ↑ phénytoïne ↓ valproate | Effet de la phénytoïne sur le valproate La phénytoïne augmente le métabolisme de l’acide valproïque et, par-là, augmente les taux de métabolites de l’acide valproïque. Il faut surveiller attentivement les signes et symptômes d’hyperammoniémie chez les patients traités par ce médicament (voir 7 Système endocrinien et métabolisme, Hyperammoniémie et encéphalopathie | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| É | associées à l’emploi concomitant de topiramate, d’acétazolamide, de phénobarbital ou de phénytoïne). Le valproate déplace la phénytoïne de ses sites de liaison à l’albumine plasmatique et en inhibe le métabolisme hépatique. L’administration concomitante d’acide valproïque (400 mg 3 f.p.j.) et de phénytoïne (250 mg) à des volontaires sains (n = 7) a augmenté la fraction libre de phénytoïne de 60 %. La clairance plasmatique totale et le volume apparent de distribution de la phénytoïne ont augmenté de 30 % en présence de valproate. La clairance et le volume apparent de distribution de la phénytoïne libre ont tous deux diminué de 25 %. On a signalé des cas de crises convulsives perthérapeutiques chez des patients épileptiques recevant l’association acide valproïque et phénytoïne. Il y a donc lieu d’ajuster la posologie de la phénytoïne selon l’état clinique du patient. | ||||||
| Médicaments conjugués par le pivalate | É, ÉC, T | ↓ carnitine | L’administration concomitante de valproate et de médicaments conjugués par le pivalate qui réduisent les taux de carnitine (comme adéfovir dipivoxil) peut déclencher la survenue d’hypocarnitinémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme : Patients à risque d’hypocarnitinémie). L’administration concomitante de ces médicaments avec le valproate n’est pas recommandée. Les patients chez qui la coadministration ne peut être évitée doivent être étroitement surveillés pour tout signe et symptôme d’hypocarnitinémie. | ||||
| Primidone | T | ↑ phénobarbital | La primidone est transformée en un barbiturique (phénobarbital). Ainsi, en présence d’acide valproïque, elle peut causer une interaction semblable ou identique à celle du phénobarbital. | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| Propofol | É, ÉC | ↑ propofol | L’acide valproïque peut inhiber le métabolisme du propofol, augmentant ainsi l’exposition au propofol. Il est recommandé de réduire la dose de propofol lors d’une coadministration avec le valproate et de surveiller étroitement les patients pour détecter des signes de sédation accrue ou de dépression cardiorespiratoire. | ||||
| Quétiapine | É, T | Effet inconnu sur les concentrations médicamenteuses | L’administration concomitante de valproate et de quétiapine peut augmenter le risque de neutropénie/leucopénie. | ||||
| Rifampine | ÉC | ↓ valproate | Dans le cadre d’une étude où les patients ont reçu une dose unique d’acide valproïque (7 mg/kg) 36 heures après un traitement comportant cinq prises de rifampine administrées le soir (600 mg/jour), la clairance orale du valproate a augmenté de 40 %. L’emploi concomitant de rifampine et d’acide valproïque peut nécessiter un ajustement de la posologie de l ’acide valproïque. (voir 4.2 Posologie recommandée et ajustement posologique, Concentrations plasmatiques thérapeutiques). | ||||
| Rufinamide | É, ÉC | ↑ rufinamide | L’acide valproïque peut entraîner une augmentation liée à la dose de la concentration plasmatique de rufinamide. Cette augmentation est dépendante de la concentration d’acide valproïque. La prudence est de mise, particulièrement chez les enfants, car cet effet est plus important dans cette population de patients. | ||||
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | É | ↑ valproate | Certaines données suggèrent que les ISRS inhibent le métabolisme de l’acide valproïque, ce qui donne lieu à des concentrations anormalement élevées de valproate. | ||||
| Tolbutamide | T | ↑ tolbutamide | D’après les résultats d’expériences in vitro, la fraction libre de tolbutamide est passée de 20 à 50 % lorsque ce médicament a été ajouté aux échantillons de plasma provenant de patients traités par l’acide valproïque. On ignore la portée clinique de | ||||
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique | ||||
| ce déplacement. | |||||||
| Topiramate | ÉC | Effet inconnu | Hyperammoniémie et hypothermie L’administration concomitante de valproate et de topiramate a été associée à des cas d’encéphalopathie et (ou) d’hyperammoniémie. L’emploi concomitant de l’acide valproïque et de topiramate a également été associé à de l’hypothermie chez des patients qui avaient bien toléré chaque médicament en monothérapie. Il faut surveiller étroitement les signes et symptômes d’encéphalopathie hyperammoniémique chez les patients traités par ces deux médicaments (voir 2 Contre indications, en présence d’anomalies connues du cycle de l’urée et 7 Système endocrinien et métabolisme). Il faut mesurer le taux d’ammoniaque dans le sang des patients chez qui on a signalé la survenue d’hypothermie (voir 7 Système endocrinien et métabolisme, Hypothermie). | ||||
| Warfarine | T | Effet inconnu | Dans le cadre d’une étude in vitro, le valproate a fait augmenter la fraction libre de la warfarine d’un taux pouvant atteindre 32,6 %. On ignore la signification clinique de ce phénomène; cependant, il faut surveiller les épreuves de la coagulation lorsque l’on instaure un traitement par l’acide valproïque chez les patients recevant des anticoagulants. (voir 7 Système sanguin et lymphatique et Surveillance et examens de laboratoire). | ||||
Légende : É = étude de cas; EC = essai clinique; T = théorique; ↔ = aucun effet/aucun changement significatif
* 2 f.p.j. = deux fois par jour; 3 f.p.j. = trois fois par jour
9.5 Interactions médicament-aliment
Le fait de prendre l’acide valproïque en même temps que des aliments ne devrait pas causer de problème clinique dans le traitement de patients épileptiques (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration).
9.6 Interactions médicament-plante médicinale
Les interactions entre le médicament et les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
L’acide valproïque étant éliminé partiellement dans l’urine sous forme de métabolite cétonique, son administration peut fausser le dosage des cétones urinaires.
On a signalé que l’administration de l’acide valproïque pouvait modifier le résultat des analyses de la fonction thyroïdienne, mais on ne connaît pas l’importance clinique de ce phénomène (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes, Anomalies de la glande thyroïde).
10 PHARMACOLOGIE CLINIQUE
Groupe pharmacothérapeutique : antiépileptique et stabilisateur de l’humeur; code ATC : N03AG01.
10.1 Mode d’action
La solution buvable ODAN-VALPROIC ACID (acide valproïque) a des propriétés anticonvulsivantes. Son mécanisme d’action demeure inconnu, mais on croit que son activité est liée à l’élévation des concentrations encéphaliques d’acide gamma-aminobutyrique (GABA). On ignore l’effet produit sur la membrane neuronale.
10.2 Pharmacodynamie
Aucune corrélation nette n’a encore été établie entre la dose quotidienne, les concentrations plasmatiques et l’effet thérapeutique de l’acide valproïque .Cependant, dans le traitement de l’épilepsie, la concentration plasmatique thérapeutique de valproate total se situe généralement entre 50 et 100 mcg/mL (de 350 à 700 micromoles/L), mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrées efficaces chez certains patients (voir 4 POSOLOGIE ET ADMINISTRATION).
10.3 Pharmacocinétique
Absorption :
L’acide valproïque est rapidement absorbé après son administration par voie orale et les concentrations plasmatiques maximales surviennent entre une et quatre heures environ, à la suite de l’administration d’une dose unique. L’absorption est légèrement retardée lorsque le médicament est administré avec un repas, mais l’absorption totale n’est pas touchée.
Distribution :
L’acide valproïque est rapidement distribué dans tout l’organisme et se lie fortement (à 90 %) aux protéines plasmatiques chez l’humain. L’augmentation de la dose peut entraîner une diminution du pourcentage de liaison aux protéines et diverses modifications de la clairance et de l’élimination de l’acide valproïque.
Liaison aux protéines
La liaison du valproate aux protéines plasmatiques varie selon la concentration, et la fraction libre augmente d’environ 10 % à 40 mcg/mL à 18,5 % à 130 mcg/mL. La liaison du valproate aux protéines est réduite chez les personnes âgées, les patients atteints d’affections hépatiques chroniques, d’insuffisance rénale ou d’hyperlipidémie et en présence de certains médicaments (par ex., l’acide acétylsalicylique). Par ailleurs, il se peut que le valproate déplace certains médicaments liés aux protéines (par ex., phénytoïne, carbamazépine, warfarine et tolbutamide). Pour plus de renseignements sur les interactions pharmacocinétiques du valproate avec d’autres médicaments, voir 9 INTERACTIONS MÉDICAMENTEUSES.
Distribution dans le SNC
La concentration de valproate dans le liquide céphalorachidien est à peu près égale à la concentration du valproate libre dans le plasma (entre 7 et 25 % de la concentration totale).
Métabolisme :
Le valproate est métabolisé presque entièrement par le foie. Chez le patient adulte recevant le valproate en monothérapie, de 30 à 50 % de la dose administrée se retrouve dans l’urine sous forme de composé glucuroconjugué. L’autre principale voie métabolique est la bêta-oxydation mitochondriale; typiquement plus de 40 % de la dose est métabolisée par cette voie. Habituellement, moins de 15 à 20 % de la dose est éliminé par d’autres mécanismes oxydatifs. Moins de 3 % de la dose administrée est excrétée sous forme inchangée dans l’urine.
À cause du caractère saturable de la liaison aux protéines plasmatiques, la relation entre la dose et la concentration de valproate total est non linéaire; la concentration totale de valproate n’augmente pas de façon proportionnelle à la dose, mais dans une moindre mesure. La cinétique du médicament libre est linéaire.
Élimination :
La clairance plasmatique et le volume de distribution moyens du valproate total sont de 0,56 L/h/1,73 m2 et de 11 L/1,73 m2, respectivement. La clairance plasmatique et le volume de distribution moyens du valproate libre sont de 4,6 L/h/1,73 m2 et de 92 L/1,73 m2, respectivement. Ces estimations s’appliquent surtout aux patients qui ne prennent pas de médicaments ayant un effet sur les enzymes hépatiques. Par exemple, le valproate sera éliminé plus rapidement chez les patients qui prennent des médicaments antiépileptiques inducteurs d’enzymes (carbamazépine, phénytoïne et phénobarbital). En raison de ces modifications de la clairance de l’acide valproïque, la surveillance des concentrations du valproate et des médicaments pris en concomitance doit être plus étroite au moment de l’ajout ou du retrait de médicaments inducteurs d’enzymes.
L’acide valproïque et ses métabolites sont surtout éliminés dans l’urine; les fèces et l’air expiré en contiennent également, mais en faible quantité. Très peu de la substance initiale non métabolisée est excrétée dans l’urine.
La demi-vie (t½) plasmatique de l’acide valproïque se situe entre 6 et 16 heures. Les demi-vies qui se situent dans la partie inférieure de cet intervalle s’observent habituellement chez des patients qui prennent d’autres antiépileptiques capables de provoquer une induction enzymatique.
Populations et états pathologiques particuliers :
- Nouveau-nés/nourrissons : Au cours des deux premiers mois de vie, les nourrissons ont une capacité nettement plus faible que les enfants et les adultes à éliminer le valproate, à cause de la clairance réduite (peut-être en raison de l’apparition tardive de la glucuronosyltransférase et d’autres systèmes enzymatiques participant à l’élimination du valproate) ainsi que de l’augmentation du volume de distribution (partiellement attribuable à la diminution de la liaison aux protéines plasmatiques). Par exemple, une étude montre que, chez les nouveau-nés de moins de 10 jours, la demi-vie est de 10 à 67 heures, comparativement à 7 à 13 heures chez les nourrissons de plus de deux mois.
- Enfants : Les patients âgés de trois mois à dix ans ont une clairance de 50 % plus élevée que celle des adultes en fonction du poids (c’est-à-dire en mL/min/kg). Les paramètres pharmacocinétiques des enfants de plus de dix ans sont semblables à ceux des adultes.
- Personnes âgées : Il a été montré que la capacité des personnes âgées (de 68 à 89 ans) à éliminer le valproate est plus faible que celle des jeunes adultes (de 22 à 26 ans). La clairance intrinsèque est réduite de 39 %, tandis que la fraction libre augmente de 44 % (voir 4 POSOLOGIE ET ADMINISTRATION).
- Sexe : Il n’y a aucune différence dans la clairance du valproate libre (en fonction de la surface corporelle) entre les hommes et les femmes (4,8 ± 0,17 et 4,7 ± 0,07 L/h par 1,73 m2, respectivement).
- Polymorphisme génétique : On ne dispose d’aucune donnée sur le polymorphisme génétique.
- Origine ethnique : Les effets de la race sur la cinétique du valproate n’ont pas été étudiés.
- Insuffisance hépatique : Pour des renseignements concernant l’hépatotoxicité (dysfonctionnement hépatique) grave ou mortelle, voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle.
Insuffisance rénale : Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal, Insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver la solution buvable d’ODAN-VAPROIC ACID (acide valproïque) entre 15 °C et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière de manipulation n’est requise pour ce médicament.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique :
Nom propre : valproate sodium
Nom chimique : Sodium 2-propyl valerate or Sodium –2 propyl pentanoate
Formule moléculaire : C8H15NaO2
Masse moléculaire :
166.2
Formule de structure:
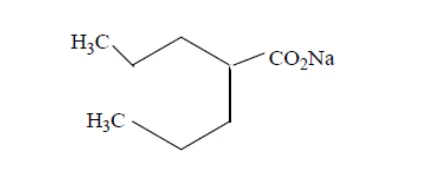
Propriétés physicochimiques : Valproate de sodium est une poudre blanche ou presque blanche, cristalline, hygroscopique. Très soluble dans l'eau, librement soluble dans l'éthanol (96 %) Un gramme de valproate de sodium est soluble dans 0,4 ml d'eau et également dans 1,5 ml d'éthanol. Il est librement soluble dans le méthanol (1 sur 5). Il est pratiquement insoluble dans les solvants organiques courants tels que l'éther, le chloroforme, le benzène, le n-heptane, etc…
14 ESSAIS CLINIQUES
Les données d’essais cliniques sur lesquelles l’indication originale a été autorisée ne sont pas disponibles.
14.1 Études cliniques par indication
Les données d’essais cliniques sur lesquelles l’indication originale a été autorisée ne sont pas
Disponibles
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie d’innocuité
Des études ont montré que l’acide valproïque agit chez diverses espèces animales contre plusieurs variétés de convulsions déclenchées par des procédés chimiques ou électriques. Parmi ces procédés, on compte l’électrochoc maximal, l’électrochoc à basse fréquence, la privation de CO2 et l’administration de pentylènetétrazole, de cobalt, de bémégride, de bicuculline et de L-glutamate. L’acide valproïque maîtrise également de nombreuses formes de crises audiogènes et photogéniques.
Des études réalisées chez des animaux révèlent que l’acide valproïque à des doses de 175 mg/kg ou moins n’a aucun effet sur la locomotion ni sur la réponse conditionnée avec renforcement positif.
Les doses supérieures à 175 mg/kg inhibent le comportement spontané et conditionné chez la souris et le rat et perturbent la coordination des membres postérieurs chez le rat. Elles suppriment également l’activité cérébrale spontanée et évoquée.
À des doses de 175 mg/kg ou moins, l’acide valproïque n’a que peu ou pas d’effet sur le système nerveux autonome, l’appareil cardiovasculaire, la respiration, la température corporelle, les réactions inflammatoires, la contraction des muscles lisses et la fonction rénale. L’administration intraveineuse de 22, 43 et 86 mg/kg chez les animaux occasionne une baisse très passagère de la tension artérielle, suivie d’une hausse compensatrice.
Chez des rats et des souris, l’administration à court terme de valproate sodique injectable à des doses supérieures à 200 mg/kg a entraîné une baisse d’activité, l’ataxie, la dyspnée, la prostration et la mort.
Toxicologie générale :
Les premiers essais chez l’animal ont été réalisés avec le valproate de sodium, tandis que, pour la plupart des études récentes, on s’est servi de l’acide valproïque. La conversion s’effectue de la façon suivante : 100 mg du sel sodique équivalent à 87 mg de l’acide. Dans le présent texte, la posologie est exprimée en activité d’acide valproïque.
Toxicité aiguë
On a déterminé la toxicité aiguë du médicament chez plusieurs espèces animales après administration par les voies orale, intraveineuse, intrapéritonéale et sous-cutanée. La dose létale médiane orale chez le rat et le chien adultes est d’environ 1 à 2 g/kg. La toxicité, similaire pour les deux sexes, est cependant supérieure chez le rat à trois stades particuliers de la croissance : à la naissance, à 14 jours et au début de l’âge adulte. Elle se manifeste par la dépression du système nerveux central; les lésions organiques spécifiques se limitent à l’apparition de débris cellulaires dans le tissu réticulo-endothélial et à une légère dégénérescence graisseuse du foie.
Les doses orales élevées (plus de 500 mg/kg) produisent une irritation gastro-intestinale chez le rat.
Chez la souris adulte mâle, la dose létale médiane orale de divalproex de sodium est de 1,66 g/kg (ce qui correspond à environ 1,54 g/kg d’acide valproïque).
On a administré oralement, à des souris et à des rats des deux sexes (10/sexe/espèce/groupe), des comprimés entérosolubles de divalproex de sodium pulvérisés (équivalant à 250 mg d’acide valproïque) et mis en suspension dans de la méthylcellulose à 0,2 %, à des doses variantes entre 1,74 et 4,07 g/kg. La dose létale médiane orale (DL50) se situait entre 2,06 et 2,71 g/kg. On n’a observé aucune différence liée au sexe ou à l’espèce.
On a noté des signes de dépression du système nerveux central tels que baisse d’activité, ataxie et sommeil. À l’autopsie, seulement 2 rats femelles ont montré une coloration anormale et (ou) un épaississement de la muqueuse glandulaire; ces rates avaient reçu des doses de 2,71 g/kg et succombé à des troubles aigus.
Aucun effet toxicologique significatif n’a été signalé suivant l’administration de doses pouvant atteindre 240 mg/kg/jour et 120 mg/kg/jour à des rats et à des chiens adultes, respectivement pendant au moins 4 semaines consécutives. Toutefois, des réductions significatives du poids testiculaire et de la numération des globules blancs chez les rats ayant reçu 240 mg/kg/jour portent à croire que le valproate sodique injectable est cause d’une très faible toxicité. Ainsi, les doses de 90 mg/kg/jour chez le rat et de 120 mg/kg/jour chez le chien ont été retenues comme les doses non toxiques maximales.
La toxicité aiguë secondaire à l’administration intraveineuse de valproate sodique injectable renfermant l’équivalent de 100 mg d’acide valproïque/mL a été évaluée chez des souris et des rats des deux sexes. Des groupes de souris et de rats (5/sexe/espèce/groupe) ont reçu des doses de 0,5 à 9,0 mL/kg (50 à 900 mg de valproate/kg). Aucun signe apparent de toxicité n’a été observé chez les rats et les souris qui ont reçu la dose de 0,5 mL/kg (50 mg de valproate/kg). La DL50 de la solution épreuve administrée aux souris et aux rats (données des deux sexes combinées) était de 7,3 et de 7,0 mL/kg (730 et 700 mg de valproate/kg), respectivement.
Toxicité subaiguë et chronique
Des études de toxicité subaiguë et chronique de l’acide valproïque d’une durée de 1, de 3, de 6 et de 18 mois chez le rat, et de 3, de 6 et de 12 mois chez le chien ont été menées. Les modifications pathologiques observées comprennent la suppression de la fonction hématopoïétique, la diminution du nombre de lymphocytes des tissus lymphoïdes et la perte de cellules épithéliales germinales des canalicules séminifères. La réduction de la spermatogenèse et l’atrophie testiculaire surviennent chez le chien à des doses supérieures à 90 mg/kg/jour et chez le rat à des doses supérieures à 350 mg/kg/jour. Chez le rat, la baisse de la consommation de nourriture et le ralentissement de la croissance constituent les premiers symptômes de toxicité à des doses de 350 mg/kg/jour.
Cancérogénicité :
Dans une expérience d’une durée de 107 semaines, on a ajouté de l’acide valproïque à l’alimentation de 200 rats. Les doses moyennes administrées étaient de 81 mg/kg/jour pour les mâles et de 85 mg/kg/jour pour les femelles du premier groupe (faibles doses), de 161 mg/kg/jour pour les mâles et de 172 mg/kg/jour pour les femelles du second groupe (doses élevées) (de 10 à 50 % environ de la dose quotidienne maximale chez l’humain exprimée en mg/m²). Quant aux animaux du groupe témoin, on a ajouté de l’huile de maïs à leur alimentation. On a observé comme principal résultat une augmentation de la fréquence des dermatofibrosarcomes chez les mâles recevant des doses élevées : deux de ces néoplasmes se sont formés dans le groupe recevant de faibles doses, cinq, dans le groupe recevant des doses élevées et aucun, dans le groupe témoin. Le fibrosarcome est relativement rare chez le rat, sa fréquence étant habituellement inférieure à 3 %.
On a aussi ajouté de l’acide valproïque à l’alimentation de souris femelles pour une durée approximative de 19 mois, à raison de 81 et de 163 mg/kg/jour, ainsi qu’à l’alimentation de souris mâles pendant près de 23 mois, à raison de 80 et de 159 mg/kg/jour. On a observé une élévation significative et liée à la dose de l’incidence des adénomes bronchoalvéolaires chez les souris mâles. Lorsque les données ont été ajustées en fonction du moment de la mort, l’incidence était significativement plus marquée dans le groupe ayant reçu les doses élevées.
Selon la méthode d’analyse statistique employée, la fréquence des carcinomes et (ou) des adénomes hépatocellulaires a aussi augmenté à un degré significatif ou quasi significatif. Ces deux études montrent que l’acide valproïque a un faible effet carcinogène ou « activateur » chez le rat et la souris. La signification de ces résultats chez l’humain est inconnue pour le moment.
Des fibrosarcomes sous-cutanés ont été observés chez des rats mâles et des carcinomes hépatocellulaires ainsi que des adénomes broncho-alvéolaires ont été observés chez des souris mâles à des fréquences légèrement plus élevées que chez les témoins d’une étude concomitante mais comparables à celles des registres de témoins historiques.
Génotoxicité :
Le valproate ne s’est pas révélé mutagène dans l’épreuve sur les bactéries (test d’Ames), ou sur les cellules L5178Y du lymphome de la souris, le locus de la thymidine kinase (TK) (essai sur lymphome de souris), et il n’a pas induit la réparation de l'ADN dans des cultures d'hépatocytes primaires de rats. Après l’administration orale, le valproate n’a pas non plus induit d’effets mortels majeurs chez la souris, ni d’aberrations chromosomiques dans la moelle osseuse chez le rat.
Selon la littérature, après une exposition intrapéritonéale au valproate, on a signalé une incidence accrue de dommage de l’ADN et des chromosomes (rupture des brins d'ADN, aberrations chromosomiques ou apparition de micronoyaux) chez les rongeurs. Toutefois, l’importance sur le plan clinique des résultats obtenus par la voie intrapéritonéale est inconnue.
On a observé une augmentation importante sur le plan statistique de la fréquence des échanges de chromatides sœurs chez des patients exposés au valproate comparativement aux enfants sains ou aux enfants épileptiques n’ayant pas été exposés au valproate. Par contre, on a signalé des résultats contradictoires dans une autre étude menée auprès d’une population mixte composée d’adultes et d’enfants ayant démontré des fréquences semblables des échanges de chromatides sœurs chez des patients épileptiques traitée et non traités par le valproate. On ne connaît pas la signification clinique de cette augmentation.
Toxicologie pour la reproduction et le développement :
Développement
Des effets tératogènes, incluant une augmentation de la fréquence de malformations touchant de multiples systèmes organiques, un retard de croissance intra-utérin et la mort, ont été démontrés chez la souris, le rat, le lapin et le singe à la suite d’une exposition prénatale au valproate. Des doses supérieures à 65 mg/kg/jour administrées aux rats, souris et lapins ont entraîné une incidence accrue d’anomalies squelettiques des côtes, des vertèbres et du palais. Les études animales montrent qu’une exposition in utero au valproate entraîne des altérations morphologiques et fonctionnelles du système auditif chez le rat et la souris. Des défauts de fermeture du tube neural ont été observés chez des souris exposées à des concentrations plasmatiques maternelles de valproate dépassant 230 mcg/mL (soit 2,3 fois la limite supérieure de la plage thérapeutique humaine pour l’épilepsie) durant des périodes sensibles du développement embryonnaire.
Des études chez le rat ont démontré un transfert placentaire du médicament. L’administration d’une dose orale de 200 mg/kg/jour ou plus (soit 50 % ou plus de la dose humaine quotidienne maximale sur une base mg/m²) à des rates gravides durant l’organogenèse a entraîné des malformations (squelettiques, cardiaques et urogénitales) ainsi qu’un retard de croissance chez la progéniture. Ces doses ont entraîné des concentrations plasmatiques maternelles maximales d’environ 340 mcg/mL ou plus (soit 3,4 fois la limite supérieure de la plage thérapeutique humaine pour l’épilepsie). Une embryolétalité a été observée à des doses de 350 mg/kg/jour. Un retard lié à la dose dans le début de la mise bas a été constaté. La croissance postnatale et la survie des petits étaient compromises, particulièrement lorsque l’administration du médicament couvrait l’ensemble de la gestation et le début de la lactation. La survie des petits nés de femelles exposées aux doses élevées était très faible, mais s’améliorait lorsque les nouveau-nés étaient confiés à des mères témoins peu après la naissance. Des déficits comportementaux ont été rapportés chez la progéniture de rates ayant reçu une dose de 200 mg/kg/jour durant la majeure partie de la grossesse.
Chez les lapins gravides, des doses supérieures à 150 mg/kg/jour ont entraîné des résorptions foetales et, principalement, des anomalies des tissus mous chez la progéniture. À une dose orale de
350 mg/kg/jour (environ 2 fois la dose humaine quotidienne maximale sur une base mg/m²), une embryolétalité ainsi que des malformations squelettiques et viscérales ont été observées chez les lapins exposés durant l’organogenèse. Chez les singes rhésus, des malformations squelettiques, un retard de croissance et la mort ont été observés après l’administration d’une dose orale de 200 mg/kg/jou (équivalant à la dose humaine quotidienne maximale sur une base mg/m²) durant l’organogenèse. Cette dose a entraîné des concentrations plasmatiques maternelles maximales d’environ 280 mcg/mL (soit 2,8 fois la limite supérieure de la plage thérapeutique humaine pour l’épilepsie).
Chez les souris, les rats et les lapins, une exposition in utero au valproate a induit une diminution liée à la dose du poids foetal, un retard de croissance intra-utérin et une réduction de la longueur crânio-caudale comparativement aux animaux non exposés. Dans la documentation publiée, on a signalé des anomalies comportementales des petits de la première génération de souris et de rats après une exposition in utero à des doses/expositions cliniquement pertinentes de valproate. Chez la souris, des changements comportementaux avaient également été observés dans les 2e et 3e générations, quoique ceux-ci étaient moins prononcés dans la 3e génération, après une exposition aiguë in utero de la première génération aux mères ayant reçu le valproate à raison de 300 mg/kg (i.p.) ou 500 mg/kg (s.c.) au jour 10 ou 10,5 de la gestation, respectivement. La pertinence de ces observations pour les humains est inconnue.
Fertilité
Des études sur la toxicité chronique, menées chez des rats et des chiens adultes, montrent une réduction de la spermatogenèse et une atrophie testiculaire à des doses orales d’acide valproïque de 400 mg/kg/jour ou plus chez le rat (plus ou moins équivalentes ou supérieures à la dose quotidienne maximale chez l’humain exprimée en mg/m²) et de 150 mg/kg/jour ou plus chez le chien (environ 1,4 fois ou plus la dose quotidienne maximale chez l’humain exprimée en mg/m²). Le premier volet des études de fertilité chez le rat a révélé que l’administration de doses allant jusqu’à 350 mg/kg/jour (plus ou moins égale à la dose quotidienne maximale chez l’humain exprimée en mg/m²) pendant 60 jours n’avait aucun effet sur la fertilité.
Chez les jeunes rats, on n’a observé une réduction du poids des testicules uniquement aux doses dépassant la dose maximale tolérée (de 240 mg/kg/jour par la voie intrapéritonéale ou intraveineuse) sans aucun changement histopathologique associé. On n’a remarqué aucun effet sur les organes reproducteurs mâles aux doses tolérées (jusqu’à 90 mg/kg/jour). Les données sont insuffisantes pour déterminer l’effet du valproate sur le développement testiculaire chez l’humain (voir 8.5 Effets indésirables observés après la commercialisation, Résultats sur la reproduction).
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
1 DEPAKENEMD (acide valproïque), solution buvable à 250 mg/ 5 mL, Numéro de contrôle : 304268, Monographie de produit, BGP Pharma ULC. (30 avril, 2026)