


Monographie de produit - Odomzo
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Sans objet
TABLE DES MATIÈRES
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ4
1 INDICATIONS ...................................................................................................... 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées .................................................................................................... 4
2 CONTRE-INDICATIONS ...................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES ................................................................................................. 5
4 POSOLOGIE ET ADMINISTRATION .................................................................. 5
4.1 Considérations posologiques .................................................................................. 5
4.2 Posologie recommandée et ajustement posologique .............................................. 6
4.3 Administration .......................................................................................................... 8
4.4 Reconstitution .......................................................................................................... 8
4.5 Dose oubliée ........................................................................................................... 9
5 SURDOSAGE ...................................................................................................... 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........................................................................................ 9
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................. 9
7.1 Populations particulières ....................................................................................... 15
7.1.1 Femmes enceintes ............................................................................................ 15
7.1.2 Femmes qui allaitent .......................................................................................... 15
7.1.3 Enfants ............................................................................................................... 15
7.1.4 Personnes âgées ............................................................................................... 16
8 EFFETS INDÉSIRABLES .................................................................................. 16
8.1 Aperçu des effets indésirables .............................................................................. 16
8.2 Effets indésirables observés au cours des essais cliniques .................................. 17
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ........... 19
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives ................................................................... 19
8.5 Effets indésirables observés au cours des essais cliniques chez les enfants ....... 20
8.6 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation. .......................................................................................................... 20
9 INTERACTIONS MÉDICAMENTEUSES ........................................................... 21
9.1 Interactions médicamenteuses graves .................................................................. 21
9.2 Aperçu ................................................................................................................... 21
9.3 Interactions médicament-médicament .................................................................. 21
9.4 Interactions médicament-aliment .......................................................................... 22
9.5 Interactions médicament-plante médicinale .......................................................... 22
9.6 Interactions médicament-examens de laboratoire ................................................ 22
9.7 Interactions médicament-mode de vie .................................................................. 22
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE ...................................... 22
10.1 Mode d’action .................................................................................................... 22
10.2 Pharmacodynamie ............................................................................................. 23
10.3 Pharmacocinétique ............................................................................................ 23
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................... 25
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................... 26
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..................................................... 27
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................... 27
14 ESSAIS CLINIQUES .......................................................................................... 28
14.1 Méthodes et données démographiques ............................................................ 28
14.2 Résultats ............................................................................................................ 29
14.3 Études de biodisponibilité comparatives ............................................................ 30
15 MICROBIOLOGIE .............................................................................................. 30
16 TOXICOLOGIE NON CLINIQUE ........................................................................ 30
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .......................................... 32
RENSEIGNEMENTS DESTINÉS AUX PATIENTS....................................................... 33
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
ODOMZO (sonidégib) est indiqué pour :
le traitement des adultes atteints d’un carcinome basocellulaire localement avancé (CBCla) confirmé par un examen histologique qui ne peut pas être traité par une radiothérapie ou une intervention chirurgicale curative.
L’indication a reçu une autorisation de mise en marché sur la base du taux de réponse objective (TRO) observé dans une étude de phase II non comparative (voir 14 ESSAIS CLINIQUES). Le bienfait sur la survie globale (SG) dans cette étude ne peut être confirmé.
Restrictions relatives à la distribution
ODOMZO est offert uniquement par l’intermédiaire d’un programme de distribution contrôlée appelé Programme de prévention de la grossesse d’ODOMZO (PPG-O). En vertu de ce programme, seuls les prescripteurs et les pharmaciens qui ont obtenu une attestation pour le programme sont autorisés respectivement à prescrire et à délivrer le produit. De plus, ODOMZO peut seulement être remis aux patients qui sont inscrits au programme et qui en remplissent toutes les conditions. Pour obtenir de plus amples renseignements, veuillez communiquer avec les responsables du Programme de prévention de la grossesse d’ODOMZO au 1-844-266-2974 ou consulter le site au www.ODOMZO.ca.
1.1 Enfants
Enfants (< 18 ans) : Selon les données soumises à Santé Canada et examinées par l’organisme, l’efficacité et l’innocuité d’ODOMZO n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population (voir 7.1 Populations particulières – 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans l’ensemble, aucune différence quant à l’efficacité n’a été observée entre les patients âgés et les patients plus jeunes. Cependant, des effets indésirables graves, des effets indésirables de grades 3 et 4 et des effets indésirables ayant nécessité une interruption ou un abandon du traitement ont été observés plus fréquemment chez les patients âgés que chez les patients plus jeunes. Ce phénomène n’a pas été attribué à une hausse d’un événement indésirable en particulier (voir 7.1 Populations particulières – 7.1.4 Personnes âgées et 8 EFFETS INDÉSIRABLES).
2 CONTRE-INDICATIONS
ODOMZO (sonidégib) est contre-indiqué dans les cas suivants :
- femmes enceintes ou susceptibles de le devenir (voir 7.1 Populations particulières – 7.1.1 Femmes enceintes);
- femmes qui allaitent (voir 7.1 Populations particulières – 7.1.2 Femmes qui allaitent);
- femmes aptes à procréer qui n’adhèrent pas au Programme de prévention de la grossesse d’ODOMZO (voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- hommes qui n’adhèrent pas aux mesures contraceptives du Programme de prévention de la grossesse d’ODOMZO (voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- enfants et adolescents de moins de 18 ans (voir 16 TOXICOLOGIE NON CLINIQUE et 7.1 Population particulières – 7.1.3 Enfants);
- patients qui présentent une hypersensibilité au sonidégib ou à l’un des composants du produit. Pour obtenir une liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Vérifier si les femmes aptes à procréer sont enceintes avant d’instaurer un traitement par ODOMZO (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Reproduction).
- Mesurer le taux sérique initial de créatinine phosphokinase (CPK) et tester le fonctionnement des reins avant d’instaurer un traitement par ODOMZO chez tous les patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil locomoteur).
Mises en garde et précautions importantes
Le traitement par ODOMZO (sonidégib) doit être instauré et poursuivi seulement sous la supervision d’un médecin qui est expérimenté dans l’administration de traitements anticancéreux et qui comprend parfaitement les risques liés au traitement par ODOMZO ainsi que les exigences en matière de surveillance du traitement.
- ODOMZO peut entraîner la mort embryofœtale ou des anomalies congénitales sévères (voir 7 MISES EN GARDE ET PRÉCAUTIONS – 7.1.1 Femmes enceintes).
- ODOMZO n’a fait l’objet d’aucune étude chez les patients atteints d’insuffisance rénale sévère (voir 4 POSOLOGIE ET ADMINISTRATION).
- ODOMZO est offert seulement par l’intermédiaire d’un programme de distribution contrôlée appelé Programme de prévention de la grossesse d’ODOMZO.
- ODOMZO peut entraîner une fusion prématurée irréversible des épiphyses chez les enfants (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS – 7.1.3 Enfants et 16 TOXICOLOGIE NON CLINIQUE).
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
La posologie recommandée d’ODOMZO est de 200 mg, à prendre par voie orale, une fois par jour, à jeun, c’est-à-dire au moins 1 heure avant ou 2 heures après un repas. L’administration doit se poursuivre jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Ajustement posologique
Modifications de la posologie en raison d’une élévation du taux de créatine phosphokinase (CPK) ou d’effets indésirables touchant le tissu musculaire
Une élévation du taux de CPK ou des effets indésirables touchant le tissu musculaire peuvent mener à une interruption temporaire du traitement par ODOMZO.
Le tableau 1 résume les recommandations relatives à l’interruption du traitement par ODOMZO en cas d’élévation du taux de CPK et d’effets indésirables touchant le tissu musculaire (comme la myalgie, la myopathie et/ou les spasmes).
Tableau 1 Recommandations relatives aux modifications de la posologie et à la prise en charge d’une élévation du taux de CPK et des effets indésirables touchant le tissu musculaire
| Sévérité de l’élévation du taux de CPK | Recommandations relatives aux modifications de la posologie* et à la prise en charge |
|---|---|
Grade 1 (élévation du taux de CPK > LSN à 2,5 x LSN) |
|
Grade 2 sans atteinte rénale (Cr sérique ≤ LSN) (élévation du taux de CPK > 2,5 x LSN à 5 x LSN) |
|
| Sévérité de l’élévation du taux de CPK | Recommandations relatives aux modifications de la posologie* et à la prise en charge |
|---|---|
| Grade 2 avec atteinte rénale (Cr sérique > LSN) |
|
Grade 3 ou 4 sans atteinte rénale (Cr sérique ≤ LSN) Grade 3 (élévation du taux de CPK > 5 x LSN à 10 x LSN) Grade 4 (élévation du taux de CPK > 10 x LSN) |
|
| Grade 3 ou 4 avec atteinte rénale (Cr sérique > LSN) |
|
* Les recommandations formulées plus haut relativement aux modifications de la posologie sont fondées sur la version 4.03 des critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]). CPK : créatinine phosphokinase; Cr : créatinine; LSN : limite supérieure de la normale.
Autres interruptions du traitement
La prise en charge d’effets indésirables sévères ou intolérables peut nécessiter une interruption temporaire du traitement ou son abandon.
Lorsqu’une interruption du traitement est requise, envisager la reprise du traitement par ODOMZO à la même dose qu’avant l’interruption une fois l’effet indésirable revenu à un grade inférieur ou égal à 1.
La demi-vie d’ODOMZO étant longue, il faut généralement prévoir quelques semaines avant d’observer l’effet complet de l’interruption du traitement sur plusieurs effets indésirables (voir 10.3 Pharmacocinétique).
Populations particulières
Patients atteints d’insuffisance hépatique
Aucun ajustement posologique initial n’est nécessaire chez les patients atteints d’insuffisance hépatique. Selon une étude de pharmacocinétique à dose unique, la demi-vie du sonidégib a été prolongée chez les sujets atteints d’insuffisance hépatique modérée ou sévère comparativement à la demi-vie observée chez ceux dont la fonction hépatique était normale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique – Populations particulières et états pathologiques). Par conséquent, on peut s’attendre à une accumulation du médicament et à une exposition accrue lorsque le sonidégib est à l’état d’équilibre après plusieurs doses. La toxicité du sonidégib et la fonction hépatique doivent faire l’objet d’une surveillance étroite chez patients déjà atteints d’insuffisance hépatique. Le traitement par ODOMZO doit être abandonné définitivement si la fonction hépatique se détériore. Il n’existe aucune donnée sur l’efficacité et l’innocuité du médicament en cas d’insuffisance hépatique sévère.
Patients atteints d’insuffisance rénale
Aucune étude particulière n’a été menée afin d’évaluer les paramètres pharmacocinétiques d’ODOMZO en cas d’insuffisance rénale. Selon les données disponibles, l’élimination d’ODOMZO par les reins est négligeable. Une analyse pharmacocinétique de population a révélé qu’une insuffisance rénale légère ou modérée n’avait aucun effet significatif sur l’exposition à ODOMZO, ce qui porte à croire qu’aucun ajustement posologique n’est nécessaire chez les patients qui en sont atteints. Il n’existe aucune donnée clinique sur l’emploi d’ODOMZO en cas d’insuffisance rénale sévère.
Personnes âgées (≥ 65 ans)
Les données relatives à l’innocuité et à l’efficacité recueillies chez les patients âgés de 65 ans ou plus n’indiquent pas qu’il est nécessaire d’ajuster la posologie chez ces patients.
Enfants
L’innocuité et l’efficacité d’ODOMZO n’ont pas été établies chez les enfants et les adolescents de moins de 18 ans atteints d’un carcinome basocellulaire. Aucune donnée n’est disponible. Compte tenu des préoccupations liées à l’innocuité (voir 16 TOXICOLOGIE NON CLINIQUE), l’emploi d’ODOMZO est contre-indiqué chez les enfants et les adolescents de moins de 18 ans.
4.3 Administration
Les capsules d’ODOMZO doivent être avalées entières. Ne pas les croquer ni les écraser. Ne pas ouvrir les capsules en raison du risque de tératogénicité.
Ne pas administrer ODOMZO avec de la nourriture. ODOMZO doit être pris par voie orale, une fois par jour, à jeun, au moins 1 heure avant ou 2 heures après un repas.
En cas de vomissements pendant le traitement, le patient doit prendre la prochaine dose au moment prévu.
4.4 Reconstitution
Sans objet
4.5 Dose oubliée
En cas d’oubli, il faut aviser le patient de ne pas prendre la dose oubliée et de prendre la prochaine dose au moment prévu.
5 SURDOSAGE
Il n’existe pas d’antidote au sonidégib. Au cours d’essais cliniques précédents, des patients ont reçu ODOMZO à des doses supérieures à la dose cliniquement recommandée. Des effets indésirables graves, comme une anomalie de la fonction hépatique, la rhabdomyolyse et une baisse du niveau de conscience, ont été signalés chez ces patients. La rhabdomyolyse a été signalée comme une réaction indésirable grave chez certains patients ayant mené à l’abandon du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Il faut surveiller étroitement les patients en étant à l’affût d’effets indésirables et leur administrer les traitements de soutien appropriés dans tous les cas de surdose.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 Formes pharmaceutiques, teneurs, composition et conditionnement
Chaque capsule d’ODOMZO est de couleur rose opaque; le corps de la capsule porte l’inscription « SONIDEGIB 200MG » alors que la coiffe porte l’inscription « NVR », toutes deux imprimées à l’encre noire. ODOMZO est vendu en flacons de 30 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter l’encadré Mises en garde et précautions importantes au début de la PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ.
Carcinogenèse et mutagenèse
Les patients atteints d’un CBC avancé courent un risque accru de carcinome épidermoïde cutané (CEC). Des cas de CEC ont été signalés chez des patients atteints d’un CBC avancé traités par ODOMZO. Le lien entre le CEC et le traitement par ODOMZO n’a pas été établi. Par
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Orale | Capsules / 200 mg de sonidégib (sous forme de phosphate) | Crospovidone, dioxyde de silicium colloïdal, lactose monohydraté, lauryl sulfate de sodium, poloxamère, stéarate de magnésium. Enveloppe dure de la capsule : dioxyde de titane, gélatine, oxyde de fer rouge. Encre d’impression : gomme laque, hydroxyde d’ammonium, oxyde de fer noir, propylèneglycol. |
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région.
conséquent, il faut surveiller périodiquement tous les patients pendant le traitement par ODOMZO et traiter le CEC conformément à la norme de soins.
Surveillance et épreuves de laboratoire
Mesurer les taux sériques initiaux de créatine phosphokinase (CPK) et de créatinine avant d’entreprendre le traitement par ODOMZO, puis sur une base périodique pendant le traitement et quand le contexte clinique le justifie (p. ex., si des symptômes musculaires sont signalés). Mesurer les taux sériques de créatinine et de CPK au moins chaque semaine en cas d’effets indésirables touchant l’appareil locomoteur s’accompagnant d’une élévation du taux sérique de CPK supérieure à 2,5 fois la limite supérieure de la normale (LSN), jusqu’à la disparition des signes et des symptômes cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil locomoteur).
Pour connaître les exigences en matière de test de grossesse chez les femmes aptes à procréer, voir la section 7 MISES EN GARDE ET PRÉCAUTION – Santé sexuelle, Reproduction.
Appareil locomoteur
Toxicité sur les muscles squelettiques
Des effets indésirables touchant l’appareil locomoteur, pouvant s’accompagner d’une élévation du taux sérique de CPK, surviennent avec l’emploi d’ODOMZO et d’autres médicaments qui inhibent la voie de signalisation Hedgehog.
Des cas de spasmes musculaires, de myalgie et d’élévation du taux de CPK ont été très fréquemment observés au cours de l’essai BOLT. Chez la majorité des patients traités par ODOMZO à 200 mg quotidiennement qui présentaient une élévation du taux de CPK d’un grade égal ou supérieur à 2, des symptômes musculaires sont survenus avant l’élévation du taux de CPK. Dans la plupart des cas, les symptômes musculaires et l’élévation du taux de CPK se sont résorbés après une prise en charge appropriée.
Dans le cadre de l’essai de référence (BOLT), lors de l’analyse à 42 mois, des effets indésirables touchant l’appareil locomoteur ont été observés chez 76 % (60/79) des patients traités par ODOMZO à 200 mg par jour, 5 % (4/79) ayant été signalés comme étant de grade 3 ou 4. Les manifestations les plus fréquentes des effets indésirables touchant l’appareil locomoteur et signalés comme tels ont été les suivantes : spasmes musculaires (56 %), douleur musculosquelettique (39 %) et myalgie (19 %). Au total, 6 % des patients traités par ODOMZO à 200 mg ont abandonné l’essai en raison d’effets indésirables touchant l’appareil locomoteur. Une élévation du taux sérique de CPK a été mesurée en laboratoire chez 61 % (48/79) des patients, 8 % (6/79) de ces élévations étant de grade 3 ou 4 (voir 8 EFFETS INDÉSIRABLES). Une douleur musculosquelettique et une myalgie précédaient habituellement l’élévation du taux sérique de CPK. Quand l’élévation du taux de CPK était d’un grade égal ou supérieur à 2, le délai d’apparition médian était de 13 semaines (min.-max. : 2-39 semaines) et le délai de résolution médian (jusqu’à un grade inférieur ou égal à 1) était de 12 jours (intervalle de confiance [IC] à 95 % : de 8 à 14 jours).
Un cas de rhabdomyolyse a été signalé chez 1 patient (1 %) de la cohorte à 200 mg et 5 patients (3 %) de la cohorte à 800 mg. Dans deux études de phase I, au moins 5 cas de rhabdomyolyse ont été signalés chez les patients traités par une dose supérieure à la dose cliniquement recommandée. Certains cas ont été signalés comme graves et ont mené à l’abandon du traitement. Dans le cadre d’une analyse rétrospective, la rhabdomyolyse était définie comme un taux de CPK supérieur à 10 fois le taux mesuré avant le traitement ou le taux initial accompagné d’une augmentation du taux de créatinine sérique par un facteur de 1,5 par rapport au taux mesuré avant le traitement ou le taux initial, ou comme un taux de CPK supérieur à 10 fois la LSN si le taux initial n’était pas disponible. Aucun des cas signalés dans l’étude BOLT n’a été confirmé sur la base de cette définition. Cependant, un cas signalé chez un patient traité par ODOMZO à 800 mg dans une étude de phase I a été confirmé.
Mesurer les taux sériques initiaux de CPK et de créatinine avant d’entreprendre le traitement par ODOMZO, puis sur une base périodique pendant le traitement et quand le contexte clinique le justifie (p. ex., si des symptômes musculaires sont signalés). Mesurer les taux sériques de créatinine et de CPK au moins chaque semaine en cas d’effets indésirables touchant l’appareil locomoteur s’accompagnant d’une élévation du taux sérique de CPK supérieure à 2,5 fois la LSN, jusqu’à la disparition des signes et des symptômes cliniques. Selon la sévérité des symptômes, une interruption temporaire ou l’abandon du traitement peuvent s’imposer en cas d’effets indésirables touchant l’appareil locomoteur ou d’une élévation du taux sérique de CPK (voir 4 POSOLOGIE ET ADMINISTRATION – 4.2 Posologie recommandée et ajustement posologique).
Informer les patients qui commencent un traitement par ODOMZO du risque d’effets indésirables pouvant toucher le tissu musculaire. Dire aux patients de signaler sans attendre toute nouvelle douleur musculaire, sensibilité au toucher ou faiblesse inexpliquée apparaissant pendant le traitement ou persistant après l’arrêt du traitement par ODOMZO.
Santé sexuelle
Reproduction
Mort embryofœtale ou anomalies congénitales sévères
ODOMZO peut entraîner la mort embryofœtale ou des anomalies congénitales sévères lorsqu’il est administré à une femme enceinte. Dans le cadre d’études menées sur la reproduction animale, le sonidégib a eu des effets embryotoxiques, fœtotoxiques et tératogènes à des niveaux d’exposition maternelle inférieurs à la dose de 200 mg recommandée chez l’humain (voir 16 TOXICOLOGIE NON CLINIQUE).
En raison du risque de toxicité embryofœtal, ODOMZO ne doit pas être administré aux femmes aptes à procréer tant qu’une grossesse n’est pas exclue. ODOMZO est offert uniquement dans le cadre d’un programme de distribution contrôlée appelé Programme de prévention de la grossesse d’ODOMZO (PPG-O). Ce programme est conçu pour aider les professionnels de la santé et les patientes à éviter toute exposition embryofœtale à ODOMZO.
Femmes aptes à procréer
Définition d’une femme apte à procréer selon le PPG-O :
Une femme apte à procréer est définie comme une femme qui remplit au moins un des critères suivants :
- elle a des menstruations;
- elle est aménorrhéique sans avoir commencé une ménopause médicalement confirmée;
- elle est en préménopause;
- elle ne répond pas aux critères définissant une femme inapte à procréer.
Le PPG-O définit une femme inapte à procréer comme une femme qui ne remplit aucun des critères définissant une femme apte à procréer cités ci-dessus et qui remplit un des critères suivants :
- elle a commencé sa ménopause médicalement confirmée (p. ex., en ménopause naturelle depuis au moins 12 mois);
- elle a subi une hystérectomie et/ou une ovariectomie bilatérale;
- elle présente une insuffisance ovarienne prématurée confirmée par un gynécologue;
elle ne présente aucun des cas suivants :
- un génotype XY,
- un syndrome de Turner,
- une agénésie utérine.
ODOMZO est contre-indiqué chez les femmes aptes à procréer à moins que TOUTES les conditions suivantes soient respectées :
- Elle est en mesure de comprendre et de suivre toutes les instructions. Dans certains cas, la patiente aura besoin de l’assistance d’une personne compétente pour s’assurer de respecter le PPG-O.
- Elle doit accepter de se conformer à toutes les exigences du PPG-O.
- Elle doit être informée et comprendre qu’ODOMZO expose l’enfant à naître à un risque tératogène.
- Elle doit accepter les exigences en matière de tests de grossesse décrites en détail ci-dessous et être en mesure de s’y conformer, lesquelles comprennent un résultat négatif à un test dans les 7 jours précédant le début du traitement par ODOMZO, à des tests menés chaque mois pendant le traitement et pendant 20 mois suivant la fin du traitement.
- Elle a consulté un spécialiste compétent pour discuter des deux méthodes contraceptives les plus adéquates à utiliser simultanément.
- Elle doit accepter d’adhérer aux méthodes contraceptives efficaces décrites en détail ci-dessous et être en mesure de le faire, c’est-à-dire en utilisant simultanément deux méthodes contraceptives recommandées, à moins qu’elle s’engage à ne pas avoir de rapports sexuels (abstinence).
Elle comprend qu’elle doit communiquer avec son médecin sans attendre si l’une des situations suivantes survient pendant le traitement ou au cours des 20 mois suivant la dernière dose :
- elle devient enceinte ou croit qu’elle pourrait l’être pour quelque raison que ce soit;
- ses menstruations n’arrivent pas au moment prévu;
- elle cesse la contraception à moins qu’elle s’engage à ne pas avoir de rapports sexuels (abstinence);
- elle a besoin de changer de méthode contraceptive.
Exigences en matière de tests de grossesse pour les femmes aptes à procréer
- ODOMZO ne doit pas être administré aux femmes aptes à procréer tant qu’une grossesse n’est pas exclue.
Même si l’abstinence est la méthode contraceptive choisie, la patiente doit se soumettre à un test de grossesse d’une sensibilité minimum de 25 mUI/ml sous supervision médicale :
- dans les 7 jours précédant l’instauration du traitement par ODOMZO;
- chaque mois pendant le traitement (y compris pendant les interruptions du traitement);
- chaque mois pendant les 20 mois qui suivent la fin du traitement.
- Si une aménorrhée ou un écoulement menstruel anormal survient pendant le traitement par ODOMZO, la patiente doit poursuivre les tests de grossesse chaque mois, à moins qu’il soit confirmé qu’elle est passée à la catégorie des femmes inaptes à procréer.
- Les dates et les résultats de tous les tests de grossesse doivent être documentés et conservés dans le dossier médical de la patiente.
- Chez les femmes aptes à procréer, la poursuite du traitement nécessitera une nouvelle ordonnance chaque mois pour faire en sorte que les tests de grossesse soient réalisés chaque mois.
Exigences en matière de contraception pour les femmes aptes à procréer
À moins d’une recommandation contraire de leur professionnel de la santé pour des raisons médicales, les femmes aptes à procréer doivent employer simultanément deux méthodes contraceptives acceptables (une méthode principale acceptable hautement efficace et une méthode sous forme de barrière physique acceptable) chaque fois qu’elles ont des rapports sexuels avec un homme :
- pendant au moins quatre semaines avant d’entreprendre le traitement par ODOMZO,
- pendant le traitement par ODOMZO (y compris pendant les interruptions du traitement),
- pendant 20 mois après la fin du traitement par ODOMZO.
- Chaque patiente doit être conseillée par un professionnel de la santé en matière de contraception, car l’efficacité de chaque méthode contraceptive peut varier.
Les méthodes contraceptives principales acceptables dans le cadre du PPG-O (lorsque c’est médicalement indiqué) sont les suivantes :
- stérilet;
- stérilisation (ligature des trompes chez les femmes, vasectomie chez les partenaires masculins);
- méthodes hormonales (contraceptifs oraux d’association, timbres hormonaux, injections d’hormones, anneaux vaginaux, implants, stérilets).
Les barrières physiques acceptables sont les suivantes :
- condom masculin avec spermicide;
- diaphragme avec spermicide;
- cape cervicale avec spermicide;
- éponge contraceptive en association avec un condom masculin.
Exigences en matière de déclaration de grossesse pour les femmes aptes à procréer
- Les femmes doivent communiquer avec leur médecin sans attendre si elles soupçonnent une grossesse.
- Si ODOMZO est utilisé pendant une grossesse ou si une patiente devient enceinte pendant le traitement par ODOMZO, le traitement doit cesser sur-le-champ.
- Orienter la patiente vers un gynécologue-obstétricien expérimenté en toxicité reproductive à des fins d’évaluation approfondie et de counseling.
- Signaler sans attendre toute exposition soupçonnée à ODOMZO pendant la grossesse au PPG-O en appelant au 1-844-266-2974. Les professionnels de la santé trouveront également des formulaires de déclaration de grossesse au www.ODOMZO.ca.
- Aviser la patiente d’informer le PPG-O de ses résultats de grossesse lorsque les responsables communiquent avec elle.
Hommes
Pour éviter toute exposition fœtale potentielle pendant la grossesse :
- Le patient doit être en mesure de comprendre et de suivre les instructions. Dans certains cas, le patient aura besoin de l’assistance d’une personne compétente pour s’assurer de se conformer au PPG-O.
- Il doit accepter de respecter toutes les exigences du PPG-O.
- Il doit être informé et comprendre qu’ODOMZO passe dans le sperme et expose l’enfant à naître à un risque tératogène si le patient a un rapport sexuel non protégé avec une femme enceinte.
- Il doit informer sa ou ses partenaires sexuelles qu’il prend ODOMZO et des risques graves auxquels le fœtus en développement pourrait être exposé si sa partenaire devenait enceinte pendant le traitement par ODOMZO (y compris pendant les interruptions du traitement) et pendant les 6 mois suivant la fin du traitement.
- Le patient doit toujours utiliser la méthode contraceptive recommandée et pendant au moins 6 mois après la dernière dose.
- Si sa partenaire devient enceinte pendant qu’il prend ODOMZO ou au moins au cours des 6 mois qui suivent la dernière dose, il doit en aviser son professionnel de la santé.
Exigences en matière de contraception pour les hommes
Les hommes, même ceux qui ont subi une vasectomie, doivent toujours utiliser un condom (avec spermicide dans la mesure du possible) lors des rapports sexuels avec une femme pendant le traitement par ODOMZO (y compris pendant les interruptions du traitement) et les 6 mois qui suivent la fin du traitement.
Exigences en matière de déclaration de grossesse pour les hommes
- Les hommes doivent communiquer avec leur médecin sans attendre si une partenaire sexuelle croit être enceinte.
- Si une partenaire sexuelle du patient est exposée à son sperme et devient enceinte, elle doit être dirigée vers un obstétricien/gynécologue expérimenté en toxicité sur la reproduction, pour une évaluation approfondie et des conseils.
- Toute exposition soupçonnée à ODOMZO pendant la grossesse doit être signalée sans attendre au PPG-O au 1-844-266-2974. Les professionnels de la santé trouveront également des formulaires de déclaration de grossesse au www.ODOMZO.ca.
- Informer les femmes enceintes qui auraient pu être exposées à ODOMZO par l’intermédiaire du sperme de leur partenaire d’en aviser le PPG-O lorsque les responsables communiquent avec elle.
Don de sperme
Les hommes ne doivent faire aucun don de leur sperme pendant le traitement par ODOMZO (y compris pendant les interruptions du traitement) ni pendant au moins 6 mois après la fin du traitement.
Don de sang
Informer les patients qu’ils ne doivent faire aucun don de sang ni de produits sanguins pendant le traitement par ODOMZO (y compris pendant les interruptions du traitement) ni pendant au moins 20 mois après la dernière dose parce que leur sang ou leurs produits sanguins pourraient être administrés à une femme apte à procréer.
Fertilité
- ODOMZO peut entraîner une aménorrhée (absence de menstruations) chez les femmes aptes à procréer (voir 8.2 Effets indésirables observés au cours des essais cliniques). On ne sait pas si l’aménorrhée est permanente.
- ODOMZO peut altérer la fertilité de manière irréversible (voir 16 TOXICOLOGIE NON CLINIQUE).
- Avant d’instaurer un traitement par ODOMZO, il faut discuter de stratégies de préservation de la fertilité avec les femmes aptes à procréer.
7.1 Populations particulières
7.1.1 Femmes enceintes
En fonction de son mode d’action et selon des résultats d’études sur la reproduction animale, ODOMZO peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte. Il n’existe aucune donnée sur l’emploi d’ODOMZO pendant la grossesse. Dans le cadre d’études sur la reproduction animale, l’administration orale de sonidégib pendant l’organogenèse à des doses substantiellement inférieures à la dose de 200 mg recommandée chez l’humain a eu des effets embryotoxiques, fœtotoxiques et tératogènes chez des lapins. Les effets tératogènes observés comprenaient les suivants : anomalies sévères de la ligne médiane, doigts manquants et autres malformations irréversibles. Informer les femmes enceintes du risque potentiel pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE).
En raison du risque de mort embryofœtale ou de malformations congénitales sévères associé au sonidégib, les femmes traitées par ODOMZO ne doivent pas être enceintes ni devenir enceintes pendant le traitement et les 20 mois qui suivent la fin du traitement (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Reproduction).
ODOMZO est contre-indiqué chez les femmes aptes à procréer qui n’adhèrent pas au Programme de prévention de la grossesse d’ODOMZO.
En cas de grossesse ou d’absence de menstruations
Si la patiente devient enceinte, n’a pas ses menstruations ou croit, pour quelque raison que ce soit, qu’elle pourrait être enceinte, elle doit en informer sans attendre son médecin traitant.
Une absence persistante de menstruations pendant le traitement par ODOMZO doit être considérée comme un signe de grossesse jusqu’à la tenue d’un examen médical ou une confirmation.
7.1.2 Femmes qui allaitent
Il n’existe aucune donnée sur la présence de sonidégib dans le lait maternel humain, sur les effets du médicament chez les nourrissons nourris au sein ou sur les effets du médicament sur la production de lait. En raison des effets indésirables graves possibles chez les nourrissons, il faut informer les femmes qu’elles doivent éviter d’allaiter pendant le traitement par ODOMZO ni pendant les 20 mois qui suivent la dernière dose.
7.1.3 Enfants
Enfants (< 18 ans) : L’efficacité et l’innocuité d’ODOMZO n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication pour cette population.
Effet sur le développement postnatal
Des troubles épiphysaires, dont la fusion prématurée des épiphyses, ont été signalés chez des enfants exposés à ODOMZO dans le cadre d’un essai clinique. Chez certains enfants traités par d’autres inhibiteurs de la voie de signalisation Hedgehog, la fusion des épiphyses a progressé malgré l’arrêt du traitement par ce type d’inhibiteur. Des cas de puberté précoce ont été signalés avec d’autres inhibiteurs de la voie de signalisation Hedgehog. Compte tenu des préoccupations liées à l’innocuité (voir 16 TOXICOLOGIE NON CLINIQUE), l’emploi d’ODOMZO est contre-indiqué chez les enfants et les adolescents de moins de 18 ans (voir 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Parmi les 229 patients qui ont reçu ODOMZO (79 patients recevant 200 mg quotidiennement et 150 patients recevant 800 mg quotidiennement) au cours de l’essai BOLT, 54 % étaient âgés de 65 ans ou plus, alors que 28 % avaient 75 ans ou plus. Globalement, aucune différence d’efficacité n’a été observée entre ces patients et les patients plus jeunes. Des effets indésirables graves, des effets indésirables de grades 3 et 4 et des effets indésirables ayant nécessité une interruption ou un abandon du traitement ont été observés plus fréquemment chez les patients de 65 ans ou plus que chez les patients plus jeunes; ce phénomène n’a pas été attribué à une hausse d’un événement indésirable en particulier.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité d’ODOMZO (sonidégib) a été évaluée chez 229 adultes atteints d’un CBCla ou d’un CBC métastatique (CBCm) qui ont été répartis aléatoirement pour recevoir 200 mg/jour d’ODOMZO (n = 79) ou 800 mg/jour d’ODOMZO (n = 150). Les données décrites ci-dessous concernent la cohorte de 79 patients atteints de CBCla (n = 66) ou de CBCm (n = 13) qui ont reçu 200 mg d’ODOMZO chaque jour au cours de l’étude BOLT.
Dans l’ensemble, 98 % des patients traités par ODOMZO à 200 mg ont signalé au moins un effet indésirable. Les effets indésirables les plus fréquents survenus chez au moins 10 % des patients qui recevaient la dose de 200 mg d’ODOMZO ont été les suivants : spasmes musculaires, alopécie, fatigue, dysgueusie, nausées, douleur musculosquelettique, diarrhée, perte de poids, diminution de l’appétit, myalgie, douleur abdominale, céphalées, douleur, vomissements et prurit (tableau 3).
Dans l’ensemble, 43 % des patients traités par ODOMZO à 200 mg ont signalé des effets indésirables de grade 3 ou 4. Les effets indésirables de grade 3 les plus fréquents survenus chez au moins 2 % des patients qui recevaient la dose de 200 mg d’ODOMZO ont été les suivants : fatigue, perte de poids, spasmes musculaires et hypotension (tableau 3).
Un patient atteint d’un CBCla est décédé pendant le traitement par le sonidégib à 200 mg, décès qui, selon le chercheur, n’était pas lié au médicament à l’étude. Dans l’ensemble, 20 % des patients traités par ODOMZO à 200 mg ont signalé des effets indésirables graves. Chacun des effets indésirables graves observés dans le groupe sonidégib à 200 mg est survenu à une seule occurrence (c.-à-d. < 2 %) sauf dans le cas de la pneumonie survenue chez deux patients (3 %). Quatre patients (5 %) du groupe 200 mg ont présenté des effets indésirables graves (taux élevé de CPK dans le sang [2 patients], rhabdomyolyse, dyspnée et hypoglycémie) qui ont été considérés comme associés au médicament par le chercheur.
Dans l’ensemble, 43 % des patients traités par ODOMZO à 200 mg ont dû interrompre le traitement ou ajuster leur dose en raison d’un effet indésirable. Les effets indésirables les plus fréquents (≥ 5 %) qui ont mené à une interruption du traitement ou à un ajustement posologique ont été les suivants : nausées, vomissements, diarrhée, taux élevé de CPK dans le sang et taux élevé de lipase). Dans l’ensemble, 30 % des patients du groupe prenant la dose de 200 mg atteints d’un CBCla ou d’un CBCm ont abandonné le traitement en raison d’un effet indésirable. Les effets indésirables les plus fréquents (≥ 2 %) qui ont mené à l’abandon du traitement ont été les suivants : spasmes musculaires, asthénie, dysgueusie, nausées, fatigue, perte de poids et diminution de l’appétit.
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Les patients ont fait l’objet d’un suivi sur une période minimale de 42 mois à moins que le traitement n’ait été abandonné plus tôt. La durée d’exposition médiane à la dose de 200 mg d’ODOMZO a été de 11,0 mois (min.-max. :1,3-53,2 mois). Les caractéristiques démographiques de la population dans le groupe sonidégib à 200 mg étaient les suivantes : âge médian de 67 ans (tranche : de 25 à 92; 60 % étaient âgés de 65 ans ou plus), 61 % étaient des hommes et 90 % étaient de race blanche.
Tableau 3 Effets indésirables survenus chez au moins 5 % des patients atteints d’un CBCla ou d’un CBCm dans le cadre de l’essai BOLT
| Effet indésirable* | ODOMZO à 200 mg (N = 79) | |
|---|---|---|
Tous les gradesa n (%) | Grade 3 n (%) | |
| Affections gastro-intestinales | ||
| Nausées | 31 (39) | 1 (1) |
| Diarrhée | 25 (32) | 1 (1) |
| Douleur abdominaleb | 15 (19) | 0 (0) |
| Vomissements | 9 (11) | 1 (1) |
| Dyspepsie | 7 (9) | 1 (1) |
| Constipation | 6 (8) | 1 (1) |
| Bouche sèche | 4 (5) | 0 (0) |
| Troubles généraux et anomalies au site d’administration | ||
| Fatiguec | 39 (49) | 4 (5) |
| Douleurd | 12 (15) | 1 (1) |
| Examens | ||
| Perte de poids | 24 (30) | 4 (5) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 18 (23) | 1 (1) |
| Effet indésirable* | ODOMZO à 200 mg (N = 79) | |
Tous les gradesa n (%) | Grade 3 n (%) | |
|---|---|---|
| Affections musculosquelettiques et du tissu conjonctif | ||
| Spasmes musculairese | 44 (56) | 2 (3) |
| Douleur musculosquelettiquef | 31 (39) | 1 (1) |
| Myalgie | 15 (19) | 0 (0) |
| Myopathieg | 4 (5) | 0 (0) |
| Troubles du système nerveux | ||
| Dysgueusieh | 36 (46) | 0 (0) |
| Céphalées | 12 (15) | 1 (1) |
| Sensation vertigineuse | 7 (9) | 1 (1) |
| Paresthésie | 4 (5) | 0 (0) |
| Affections psychiatriques | ||
| Dépression | 5 (6) | 0 (0) |
| Affections de la peau et du tissu sous-cutané | ||
| Alopéciei | 42 (53) | 0 (0) |
| Pruritj | 9 (11) | 0 (0) |
| Éruption cutanéek | 7 (9) | 0 (0) |
| Affections vasculaires | ||
| Hypotension | 4 (5) | 2 (3) |
* Les termes utilisés pour les effets indésirables correspondent aux termes préférentiels employés dans le Dictionnaire médical des affaires réglementaires (MedDRA), version 23.0, à l’exception des termes groupés lorsque c’est indiqué; la fréquence d’un effet indésirable est dérivée de l’ensemble des effets indésirables survenus en cours de traitement. Aucun effet indésirable de grade 4 n’a été signalé.
a Fondés sur la version 4.03 des critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events [CTCAE]).
b Le terme douleur abdominale comprend : douleur abdominale et douleur abdominale haute.
c Le terme fatigue comprend : asthénie, fatigue, léthargie et malaise.
d Le terme douleur comprend : douleur, douleur auriculaire, douleur buccale, douleur de peau, douleur faciale, douleur gingivale, douleur oculaire et douleur oropharyngée.
e Le terme spasmes musculaires comprend : spasmes musculaires et tension musculaire.
f Le terme douleur musculosquelettique comprend : arthralgie, dorsalgie, douleur de la mâchoire, douleur musculosquelettique, douleur musculosquelettique du thorax et extrémités douloureuses.
g Le terme myopathie comprend : faiblesse musculaire.
h Le terme dysgueusie comprend : agueusie.
i Le terme alopécie comprend : alopécie et madarose.
j Le terme prurit comprend : prurit, prurit de l’œil et prurit généralisé.
k Le terme éruption cutanée comprend : dermatite acnéiforme, éruption cutanée, éruption prurigineuse et sécheresse cutanée.
Aménorrhée
Une aménorrhée ayant duré au moins 18 mois est survenue chez 2 des 14 femmes en préménopause qui recevaient la dose de 200 mg ou la dose de 800 mg d’ODOMZO une fois par jour.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Effets indésirables survenus chez moins de 5 % des patients (traités par ODOMZO à 200 mg) au cours de l’essai BOLT :
Troubles oculaires : sécheresse oculaire
Troubles gastro-intestinaux : reflux gastro-intestinal pathologique
Troubles du métabolisme et de la nutrition : déshydratation
Troubles musculosquelettiques et du tissu conjonctif : rhabdomyolyse et doigt à ressort
Troubles du système nerveux : neuropathie périphérique
Troubles de la peau et du tissu sous-cutané : pousse anormale des poils et des cheveux
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives
Des variations dans les paramètres biologiques ont été observées au cours des essais cliniques (voir le tableau 4). Les anomalies biologiques de grade 3 ou 4 le plus souvent signalées avec une fréquence d’au moins 5 % chez les patients qui recevaient la dose de 200 mg d’ODOMZO ont été une élévation du taux de lipase et une élévation du taux sérique de CPK (tableau 4).
Tableau 4 Principales anomalies biologiquesa observées chez au moins 5 % des participants à l’essai BOLT
| Analyse en laboratoire | ODOMZO à 200 mg (N = 79) | |
Tous les grades n (%) | Grades 3 ou 4 n (%) | |
| Chimie | ||
| Hausse du taux sérique de créatinine | 73 (92 b) | 0 (0) |
| Hausse du taux sérique de CPK | 48 (61) | 6 (8) |
| Hausse de la glycémie | 40 (51) | 3 (4) |
| Hausse du taux de lipase | 35 (44) | 10 (13) |
| Hausse du taux d’alanine aminotransférase (ALT) | 16 (20) | 3 (4) |
| Hausse du taux d’aspartate aminotransférase (AST) | 16 (20) | 3 (4) |
| Hausse du taux de potassium | 14 (18) | 3 (4) |
| Hausse du taux d’amylase | 13 (17) | 1 (1) |
| Hématologie | ||
| Baisse du taux d’hémoglobine | 25 (32) | 0 (0) |
| Baisse du taux de lymphocytes | 22 (28) | 2 (3) |
a Selon la pire valeur de laboratoire obtenue après le traitement sans égard à la valeur initiale; grade selon la version 4.03 des critères CTCAE. b Le taux de créatinine sérique est demeuré dans les valeurs normales chez 76 % (60/79) des patients. | ||
8.5 Effets indésirables observés au cours des essais cliniques chez les enfants
Des troubles épiphysaires, dont la fusion prématurée des épiphyses, ont été signalés chez des enfants exposés à ODOMZO dans le cadre d’un essai clinique. Chez certains enfants traités par d’autres inhibiteurs de la voie de signalisation Hedgehog, la fusion des épiphyses a progressé malgré l’arrêt du traitement par ce type d’inhibiteur. Des cas de puberté précoce ont été signalés chez des enfants exposés à d’autres inhibiteurs de la voie de signalisation Hedgehog.
8.6 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation.
Aucun effet indésirable attribuable à ODOMZO n’a été observé dans le cadre de la pharmacovigilance après commercialisation.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Sans objet
9.2 Aperçu
Le sonidégib est principalement éliminé par métabolisme, en faisant intervenir la CYP3A4 comme principale enzyme. L’emploi d’inhibiteurs puissants de la CYP3A ou l’utilisation à long terme (plus de 14 jours) d’inhibiteurs modérés de la CYP3A doivent être évités. L’emploi d’inducteurs puissants et modérés de la CYP3A doit également être évité (voir 9.2 Interactions médicament-médicament ci-dessous).
9.3 Interactions médicament-médicament
Effets d’autres médicaments sur le sonidégib
Inhibiteurs puissants et modérés de la CYP3A
Le kétoconazole a augmenté l’aire sous la courbe (ASC0-10j) du sonidégib par un facteur de 2,2 et la concentration maximale (Cmax) par un facteur de 1,5. La variation de l’exposition au sonidégib a été estimée comme étant encore plus importante après des doses répétées de sonidégib et avec l’administration continue de kétoconazole. Éviter toute administration concomitante d’ODOMZO et d’un inhibiteur puissant de la CYP3A. Les inhibiteurs puissants de la CYP3A comprennent, sans s’y limiter, les médicaments suivants : ritonavir, saquinavir, télithromycine, kétoconazole, itraconazole, voriconazole et posaconazole.
Éviter toute administration concomitante d’ODOMZO et d’un inhibiteur modéré de la CYP3A. Si un inhibiteur modéré de la CYP3A doit être administré, il doit l’être pendant moins de 14 jours, et l’apparition d’effets indésirables, particulièrement ceux touchant l’appareil locomoteur, doit faire l’objet d’une surveillance étroite.
Inducteurs puissants et modérés de la CYP3A
La rifampicine a diminué l’ASC0-10j du sonidégib de 72 % et la Cmax de 54 %. Éviter l’administration concomitante d’ODOMZO ou d’un inducteur puissant ou modéré de la CYP3A, y compris, sans s’y limiter, les médicaments suivants : carbamazépine, éfavirenz, modafinil, phénobarbital, phénytoïne, rifabutine, rifampicine et millepertuis (Hypericum perforatum).
Agents antiacides
L’ésoméprazole, un inhibiteur de la pompe à protons, a diminué l’exposition à ODOMZO de 32 % - 38 %. Selon une analyse pharmacocinétique de population, l’administration concomitante d’un agent antiacide a réduit de 31 % la biodisponibilité du sonidégib. L’efficacité d’ODOMZO peut être réduite lorsqu’un agent antiacide est utilisé en concomitance.
Effets du sonidégib sur d’autres médicaments
Effet du sonidégib sur les enzymes du cytochrome P450
L’administration concomitante d’ODOMZO, qui est un inhibiteur compétitif de la CYP2B6 et de la CYP2C9 in vitro, n’a eu aucun effet sur l’exposition générale au bupropion (substrat de la CYP2B6) ou à la warfarine (substrat de la CYP2C9) chez les patients. Cependant, la concentration maximale de S-warfarine et de R-warfarine a été retardée de 1 à 2 heures après l’administration.
Des études in vitro indiquent que le sonidégib n’induit pas l’expression ou l’activité de la CYP1A2, de la CYP2B6 ou de la CYP3A.
Effet du sonidégib sur les transporteurs
Le sonigédib inhibe la protéine de résistance au cancer du sein (BCPR) in vitro. Il faut éviter l’utilisation concomitante de substrats du transporteur BCRP ayant un index thérapeutique étroit, lesquels comprennent, sans s’y limiter, le méthotrexate, la mitoxantrone, l’irinotécan et le topotécan.
Des études in vitro indiquent que le sonidégib n’inhibe pas les protéines suivantes : glycoprotéine P, MRP2, OATP1B1, OATP1B3, OAT1, OAT3, OCT1 ou OCT2.
9.4 Interactions médicament-aliment
La biodisponibilité du sonidégib augmente de plus de 7 fois lorsqu’il est pris avec un repas riche en gras et de 2 fois avec un repas léger (voir 10.3 Pharmacocinétique – Absorption, Effet de la nourriture). ODOMZO doit être pris au moins 1 heure avant ou 2 heures après un repas.
Éviter la consommation de produits contenant du pamplemousse et de jus de pamplemousse ainsi que d’oranges de Séville et de jus d’orange de Séville pendant le traitement par ODOMZO.
9.5 Interactions médicament-plante médicinale
Les patients ne doivent pas prendre de millepertuis (Hypericum perforatum), car c’est un inducteur de la CYP3A (voir 9.3 Inducteurs puissants et modérés de la CYP3A plus haut). Les interactions avec les préparations d’autres plantes médicinales n’ont pas été établies.
9.6 Interactions médicament-examens de laboratoire
Les interactions d’ODOMZO avec les examens de laboratoire n’ont pas été établies.
9.7 Interactions médicament-mode de vie
Les interactions d’ODOMZO avec le mode de vie n’ont pas été établies.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le sonidégib est un inhibiteur de la voie de signalisation Hedgehog. Il se lie à la protéine Smoothened (SMO), protéine transmembranaire qui participe à la transduction du signal Hedgehog, qu’il inhibe. La protéine SMO entraîne l’activation et la localisation nucléaire de facteurs de transcription de l’oncogène associé aux gliomes (Gli) et l’induction des gènes cibles de Hedgehog. Un grand nombre de ces gènes participent à la prolifération, à la survie et à la différenciation des cellules. L’inhibition de la protéine SMO par le sonidégib empêche la transduction du signal Hedgehog résultant de mutations de désactivation dans le gène PTCH1 ou de mutations d’activation dans le gène SMO.
10.2 Pharmacodynamie
La réponse tumorale était indépendante de la dose d’ODOMZO ou de la concentration plasmatique du médicament aux doses allant de 200 mg à 800 mg selon les données obtenues de l’étude BOLT. Une analyse de régression logistique de la probabilité d’une réponse objective (réponse complète ou réponse partielle) par rapport à la Cmin de sonidégib à la 5e semaine n’a révélé aucun lien entre l’exposition et l’efficacité sur la base de l’étude de référence de phase II menée chez des patients atteints d’un CBC. Le délai de réponse tumorale médian était de 4 mois (voir 14 ESSAIS CLINIQUES) lorsque l’état d’équilibre pharmacocinétique du sonidégib a été atteint (voir 10.3 Pharmacocinétique plus bas). Cependant, aucune analyse de régression logistique de la réponse objective par rapport à la Cmin du sonidégib à la 17e semaine n’a été menée.
Effets sur la créatine phosphokinase (CPK)
La relation entre l’exposition plasmatique au sonidégib et l’élévation du taux de CPK de grade 3 ou 4 a été évaluée à partir de données obtenues de 4 études cliniques totalisant 336 patients. Selon les résultats, une exposition élevée au sonidégib entraîne un risque accru d’élévation du taux de CPK de grade 3 ou 4. De plus, les hommes sont plus susceptibles que les femmes de présenter une élévation du taux de CPK de grade 3 ou 4.
Électrophysiologie cardiaque
Une analyse de la relation entre la concentration plasmatique de sonidégib et l’intervalle QTc a révélé que, à la Cmax à l’équilibre, la limite supérieure de l’intervalle de confiance unilatéral à 95 % pour l’augmentation de l’intervalle QT corrigé selon la formule Fridericia (QTcF) était inférieur à 5 msec pour la dose quotidienne de 800 mg, qui entraîne une exposition plasmatique correspondant à 2,3 fois celle associée à la dose recommandée de 200 mg. Par conséquent, la dose thérapeutique d’ODOMZO ne devrait pas entraîner d’allongement de l’intervalle QTc significatif sur le plan clinique.
10.3 Pharmacocinétique
À des doses de 100 mg à 400 mg de sonidégib administrées par voie orale à des patients à jeun, des augmentations proportionnelles à la dose ont été observées pour l’ASC et la Cmax; par contre, les augmentations observées ont été moins que proportionnelles à la dose aux doses supérieures à 400 mg. Selon une analyse pharmacocinétique de population, l’état d’équilibre a été atteint environ 4 mois après le début du traitement par ODOMZO et l’accumulation estimée à l’état d’équilibre était de 19 fois. Après l’administration d’une dose de 200 mg une fois par jour de sonidégib, la Cmax moyenne estimée à l’état d’équilibre est de 1030 ng/ml, l’ASC0-24h est de 22 μg*h/ml et la concentration minimale (Cmin) est de 890 ng/ml (tableau 5).
Tableau 5 Paramètres pharmacocinétiques estimatifs à l’état d’équilibre du sonidégib chez les patients selon une analyse pharmacocinétique de population
| Dose | Cmax (ng/ml) | t½ (jours) | ASC0-24h (μg*h/ml) | Cmin (ng/ml) | CL/F (l/h) | Véq/F (l) |
|---|---|---|---|---|---|---|
| 200 mg 1 f.p.j. à l’état d’équilibre | 858 (317; 2351) | 28 (7; 120) | 18 (6; 53) | 705 (224; 2170) | 10 (4; 28) | 9166 (3166; 27881) |
Les valeurs indiquées sont des moyennes géométriques (5e; 95e percentile).
ASC : aire sous la courbe; CL/F : clairance apparente; Cmax : concentration maximale; Cmin : concentration minimale; f.p.j. : fois par jour; t1/2 : demi-vie d’élimination; Véq/F : volume de distribution apparent à l’état d’équilibre
Absorption :
Moins de 10 % d’une dose d’ODOMZO administrée par voie orale est absorbée. Après l’administration d’une dose unique d’ODOMZO (de 100 mg à 3000 mg) à des patients à jeun, le délai médian avant l’atteinte de la concentration maximale (Tmax) a été de 2 à 4 heures.
Effet de la nourriture
Un repas riche en gras (environ 1000 calories dont 50 % provenaient de lipides) a augmenté l’exposition au sonidégib (moyenne géométrique de l’ASCinf et de la Cmax) par un facteur de 7,4 à 7,8. L’administration de sonidégib avec un repas léger a fait augmenter l’exposition au sonidégib par un facteur de 1,8 à 2,5, comparativement à une administration à jeun. Lorsqu’un repas à teneur modérée en gras avait été pris 2 heures avant l’administration du sonidégib, l’exposition au médicament a augmenté de 55 % à 77 % par rapport à une administration à jeun. Par ailleurs, lorsqu’un repas à teneur modérée en gras a été pris 1 heure après l’administration du sonidégib, l’exposition a été comparable à celle produite par une administration à jeun.
Distribution :
Selon l’analyse pharmacocinétique de population, le volume de distribution apparent estimé à l’état d’équilibre (Véq/F) était de 9166 litres. In vitro, le sonidégib était lié à plus de 99 % aux protéines du plasma humain ou à l’albumine et la liaison était indépendante de la concentration jusqu’à 20 ng/ml de sonidégib. La liaison du sonidégib à l’alpha-1-glycoprotéine acide (AGP) était dépendante de la concentration de l’AGP (0,15 à 5 g/l) et variait de 92 % à 99 %.
Selon des études in vitro, le sonidégib n’est pas un substrat de la glycoprotéine P ni des protéines MRP2 et BCRP, ce qui laisse croire qu’il est transporté de façon passive à travers les cellules épithéliales de l’intestin.
Métabolisme :
Le sonidégib est surtout métabolisé par la CYP3A. Le principal composé en circulation était le sonidégib sous forme inchangée (36 % de radioactivité totale dans la circulation) chez des hommes blancs en santé dans le cadre d’une étude du bilan de masse. Les métabolites les plus présents dans le plasma étaient le produit de l’hydrolyse des liaisons amide, LGE899 (15 % de radioactivité dans la circulation) le produit du clivage oxydatif de la morpholine, LNC119 (13 % de radioactivité dans la circulation). La contribution de ces deux métabolites à l’activité pharmacologique du sonidégib est minime.
Élimination :
Le sonidégib absorbé est principalement éliminé par métabolisme. Au cours de l’étude du bilan de masse, l’excrétion de radioactivité dans l’urine était faible (< 5 % de la dose administrée) et le sonidégib sous forme inchangée ne pouvait être détecté dans l’urine. Jusqu’à 89 % de la radioactivité administrée a été excrétée sous forme inchangée dans les fèces.
La demi-vie d’élimination (t1/2) du sonidégib, estimée à partir d’une modélisation pharmacocinétique de population, était d’environ 28 jours.
Populations particulières et états pathologiques
L’âge (médiane : 58 ans; min.-max. : 20-30 ans), le poids corporel (médiane : 73 kg; min.-max. : 42-181 kg) et le sexe n’ont eu aucune incidence d’importance clinique sur l’exposition au sonidégib à l’état d’équilibre selon une analyse pharmacocinétique de population.
Enfants (< 18 ans) : L’efficacité, l’innocuité et la pharmacocinétique d’ODOMZO n’ont pas été établies chez les enfants. Santé Canada n’a pas autorisé d’indication pour cette population (voir 1.1 Indications –Enfants).
Personnes âgées (≥ 65 ans) : Aucune différence d’importance clinique quant à l’ASC0-24h à l’état d’équilibre du sonidégib n’a été déduite entre les patients âgés de 65 ans et plus et ceux âgés de moins de 65 ans sur la base d’une analyse pharmacocinétique de population.
Origine ethnique : Une comparaison croisée entre études a révélé que l’ASCinf et la Cmax du sonidégib sont respectivement 1,7 et 1,6 fois plus élevées chez les sujets japonais en santé que chez les sujets occidentaux (de races noire et blanche) en santé après l’administration d’une dose unique de 200 mg d’ODOMZO.
Insuffisance hépatique :
Les paramètres pharmacocinétiques du sonidégib ont été analysés chez des sujets présentant une insuffisance hépatique légère (classe A de Child-Pugh; n = 8), modérée (classe B de Child-Pugh; n = 8) ou sévère (classe C de Child-Pugh; n = 9), et chez 8 sujets en santé dont le foie fonctionnait normalement. En cas d’insuffisance hépatique légère, modérée ou sévère, la Cmax totale du sonidégib après l’administration d’une dose unique par voie orale a été respectivement inférieure de 20 %, de 21 % et de 60 % comparativement à l’administration chez des sujets dont le foie fonctionnait normalement. L’ASCdern a été 35 % inférieure en cas d’insuffisance hépatique légère, 14 % plus élevée en cas d’insuffisance hépatique modérée et 23 % inférieure en cas d’insuffisance hépatique sévère par rapport aux sujets dont le foie fonctionnait normalement. En cas d’insuffisance hépatique légère, modérée et sévère, l’ASCinf du sonidégib a été respectivement 31 % inférieure, 44 % supérieure et 16 % inférieure à celle observée chez les sujets dont le foie fonctionnait normalement. En cas d’insuffisance hépatique modérée et sévère, la demi-vie médiane du sonidégib libre a été prolongée respectivement par des facteurs de 2,2 et de 2,5 comparativement à une fonction hépatique normale, ce qui indique une clairance réduite chez ces sujets. Par conséquent, on ne peut exclure une accumulation du médicament et une exposition accrue au sonidégib à l’état d’équilibre après une administration quotidienne chez les sujets atteints d’insuffisance hépatique modérée ou sévère.
Insuffisance rénale : Aucune étude particulière n’a été menée afin d’évaluer les paramètres pharmacocinétiques d’ODOMZO en cas d’insuffisance rénale. Selon une analyse pharmacocinétique de population, l’insuffisance rénale légère ou modérée (clairance de la créatinine de 30 à 89 ml/min) n’a eu aucun effet d’importance clinique sur l’exposition au sonidégib à l’état d’équilibre. L’effet de l’insuffisance rénale sévère (clairance de la créatinine < 30 ml/min) sur les paramètres pharmacocinétiques du sonidégib est inconnu.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver ODOMZO à une température de 15 °C à 30 °C. Le protéger de l’humidité.
Garder ce médicament hors de la portée et de la vue des enfants.
Mise au rebut de médicaments inutilisés/périmés : Les rejets de produits pharmaceutiques dans l’environnement doivent être réduits au minimum. On ne doit jeter aucun médicament dans les renvois d’eau ni dans les déchets domestiques. Faire appel à des « systèmes de collectes » établis s’il y en a dans votre région.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Aucune manipulation spéciale n’est requise pour ODOMZO.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : phosphate de sonidégib
Nom chimique : diphosphate de N-[6-(cis-2,6-diméthylmorpholin-4-yl)pyridin-3-yl]-2-méthyl-4'-
(trifluorométhoxy)-[1,1'-biphényl]-3-carboxamide
Formule et masse moléculaires : C26H26F3N3O3• 2H3PO4
681,49 daltons
Formule et masse moléculaires de la base libre :
C26H26F3N3O3
485,50 daltons
Formule développée :
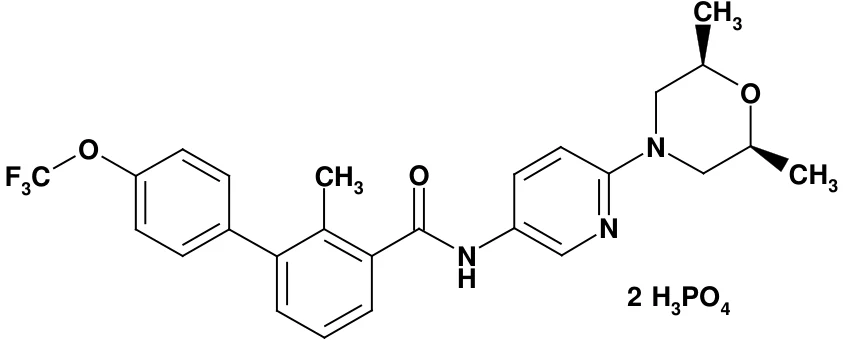
Propriétés physicochimiques : le phosphate de sonidégib est une poudre de couleur blanche à jaunâtre, et est pratiquement insoluble.
14 ESSAIS CLINIQUES
14.1 Méthodes et données démographiques
Tableau 6 Résumé des données démographiques des participants aux essais cliniques atteints d’un CBCla ou d’un CBCm, analyse à 42 mois (ensemble d’analyse intégral)
| Étude | Méthodologie | Posologie, voie d’administration, durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe |
| BOLT | Essai clinique multicentrique de phase II à cohortes multiples, à répartition aléatoire et à double insu | ODOMZO à 800 mg ou à 200 mg par voie orale une fois par jour jusqu’à la progression de la maladie ou la survenue d’une toxicité intolérable | Patients atteints d’un carcinome basocellulaire localement avancé (CBCla) (n = 194) ou d’un carcinome basocellulaire métastatique (CBCm) (n = 36) Total : N = 230 | 66 (de 24 à 93) | H (63 %) F (37 %) |
L’innocuité et l’efficacité d’ODOMZO ont été évaluées dans le cadre d’un seul essai clinique multicentrique à cohortes multiples et à double insu mené chez des patients adultes atteints d’un CBCla (n = 194) ou d’un CBCm (n = 36) (essai BOLT [Basal cell carcinoma Outcomes with LDE225 Treatment]). Les patients ont été répartis de façon aléatoire (2:1) pour recevoir 800 mg ou 200 mg d’ODOMZO par voie orale une fois par jour jusqu’à la progression de la maladie ou la survenue d’une toxicité intolérable. La répartition aléatoire a été stratifiée selon le stade de la maladie (CBCla ou CBCm), l’histologie du CBCla (agressif ou non agressif) et la région géographique (Australie, Europe ou Amérique du Nord). Les patients atteints d’un CBCla devaient présenter des lésions pour lesquelles la radiothérapie était contre-indiquée ou inappropriée (p. ex., syndrome de Gorlin ou restrictions en raison de l’emplacement de la tumeur), qui ont réapparu après une radiothérapie, qui étaient non résécables ou dont la résection chirurgicale se serait soldée par une déformation substantielle, ou qui ont réapparu après une résection chirurgicale. Les patients admissibles présentaient un indice fonctionnel selon l’échelle de l’Organisation mondiale de la Santé ≤ 2 et un fonctionnement adéquat de la moelle osseuse, du foie et des reins. Les patients atteints d’un trouble neuromusculaire (p. ex., myopathie inflammatoire, dystrophie musculaire, sclérose latérale amyotrophique et amyotrophie spinale) ont été exclus de l’étude. L’administration concomitante de médicaments causant une rhabdomyolyse n’était pas permise, à l’exception de la pravastatine qui pouvait être utilisée avec prudence. Les patients ont été avisés de ne faire aucun exercice intense pendant le traitement par ODOMZO.
Parmi les 230 patients répartis aléatoirement, 79 ont été désignés pour recevoir 200 mg d’ODOMZO et 151, 800 mg d’ODOMZO (ensemble d’analyse intégral). Parmi les 79 patients, 66 (83,5 %) étaient atteints d’un CBCla et 13 (16,5 %), d’un CBCm. Parmi les 66 patients atteints d’un CBCla désignés au hasard pour recevoir 200 mg d’ODOMZO par jour, trois étaient atteints du syndrome de Gorlin. Les caractéristiques démographiques des 66 patients atteints d’un CBCla étaient les suivantes : l’âge médian était de 67 ans (tranche : de 25 à 92 ans; 58 % étaient âgés de 65 ans ou plus), 58 % étaient des hommes, 89 % étaient de race blanche et 67 % avaient un indice fonctionnel ECOG de 0. Soixante-seize pour cent (76 %) des patients avaient déjà été traités contre le CBC; ces traitements comprenaient une intervention chirurgicale (73 %), une radiothérapie (18 %) et des traitements topiques/photodynamiques (21 %). Chez environ la moitié de ces patients (56 %), la maladie était agressive. Aucun patient n’avait reçu de traitement antérieur par un inhibiteur de la voie de signalisation Hedgehog.
Dans cet essai, le principal paramètre d’évaluation de l’efficacité était le taux de réponse objective (TRO) déterminé par un examen central à l’aveugle selon les critères d’évaluation de la réponse tumorale des tumeurs solides modifiés mRECIST (modified Response Evaluation Criteria in Solid Tumors) pour les patients atteints d’un CBCla ou la version 1.1 des critères RECIST pour les patients atteints d’un CBCm. Les paramètres d’efficacité secondaires clés comprenaient la durée de la réponse et le taux de réponse complète selon les critères mRECIST chez les patients atteints d’un CBCla ou la version 1.1 des critères RECIST chez les patients atteints d’un CBCm, le tout étant établi par l’examen central. Aucune analyse statistique n’a été prévue pour comparer les résultats relatifs à l’efficacité entre les deux cohortes. D’autres paramètres secondaires comprenaient le délai de réponse tumorale.
Pour les patients atteints d’un CBCla, la réponse globale combinée évaluée par un comité d’examen indépendant a été intégrée à partir d’une évaluation centrale d’examens d’imagerie par résonance magnétique (IRM), de photographies cliniques numériques et de l’histopathologie selon les critères mRECIST. Pour le CBCla, de multiples biopsies à l’emporte-pièce ont été pratiquées chaque fois que l’évaluation d’une réponse était brouillée par la présence d’une ulcération, d’un kyste ou d’une cicatrisation/fibrose. À l’IRM, la réponse tumorale était évaluée selon la version 1.1 des critères RECIST. À la photographie clinique numérique, la réponse était évaluée selon les critères adaptés de l’Organisation mondiale de la Santé (réponse partielle [RP] : réduction d’au moins 50 % de la somme des produits des diamètres perpendiculaires des lésions; réponse complète [RC] : disparition de toutes les lésions; progression de la maladie : augmentation d’au moins 25 % de la somme des produits des diamètres perpendiculaires des lésions). Toutes les méthodes utilisées devaient démontrer une absence de tumeur pour que l’évaluation combinée révèle une RC.
14.2 Résultats
Tableau 7 Résultats relatifs à l’efficacité : cohorte de CBCla selon l’évaluation centrale par ensemble d’analyse intégrala
| ODOMZO à 200 mg | ||||||
|---|---|---|---|---|---|---|
Première analyse (6 mois) CBCla N = 66 | ||||||
| Taux de réponse objective, n (%) | 31 (47,0) | |||||
| IC à 95 % | (de 34,6 à 59,7) | |||||
| Meilleure réponse globale, n (%) | ||||||
| Réponse complète | 2 (3,0) | |||||
| Réponse partielle | 29 (43,9) | |||||
| Stabilisation de la maladie | 29 (43,9) | |||||
| Progression de la maladie | 1 (1,5) | |||||
| Inconnue | 5 (7,6) | |||||
| ODOMZO à 200 mg | ||||||
Première analyse (6 mois) CBCla N = 66 | |
|---|---|
| Durée de la réponse | |
| Médiane (mois) | NE |
| IC à 95 % | NE |
a L’ensemble d’analyse intégral comprenait tous les patients répartis aléatoirement (population en intention de traiter). IC : intervalle de confiance NE : non estimable | |
Analyse à 42 mois
Les patients atteints d’un CBCla répartis aléatoirement pour recevoir 200 mg d’ODOMZO par jour ont été suivis pendant au moins 42 mois, à moins que le traitement n’ait été abandonné plus tôt. Le TRO a été de 56 % (IC à 95 % : de 43 % à 68 %), incluant 3 cas (5 %) de RC et 34 cas (52 %) de RP. Selon l’analyse à 42 mois, la durée médiane de la réponse a été de 26,1 mois (IC à 95 % : non estimable) et le délai de réponse tumorale médian a été de 4,0 mois (IC à 95 % : de 3,8 à 5,6) chez les patients atteints d’un CBCla dans le groupe ODOMZO à 200 mg.
14.3 Études de biodisponibilité comparatives
Sans objet
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale (Toxicité de doses répétées)
La toxicité de doses quotidiennes de sonidégib administrées par voie orale a été évaluée au moyen d’études de toxicité de doses répétées sur des périodes allant jusqu’à 26 semaines chez des rats et des chiens.
La majorité des effets indésirables du sonidégib peut être attribuée à son mode d’action pharmacologique sur les voies développementales, et les effets chez les rats et les chiens ont été similaires. La plupart des effets sont survenus à des expositions proches de celles prévues chez l’humain. Ces effets observés à des expositions pertinentes sur le plan clinique comprenaient la fermeture des plaques épiphysaires, des effets sur les dents en croissance (dysplasie de la dentine, dentine ectopique dans la pulpe, dentine irrégulière, forme altérée des dents et perte d’incisives), des effets sur l’appareil génital mâle et femelle (voir Toxicologie de la reproduction et du développement), une atrophie des follicules pileux accompagnée d’une alopécie, une toxicité gastro-intestinale accompagnée d’une perte de poids corporel (distension de l’estomac et du duodénum, hémorragie de la paroi de l’estomac, perte de muqueuse accompagnée d’inflammation, ulcérations, vomissements et diarrhée accompagnés d’une nécrose individuelle des cellules et d’un amincissement de l’épithélium intestinal) et des effets sur les ganglions lymphatiques (déplétion lymphoïde dans le thymus et la rate, lymphocytolyse/lymphophagocytose, tissu lymphoïde du tube digestif et plaques de Peyer). À des expositions bien au-delà de l’exposition clinique, le rein a aussi été ciblé (nécrose tubulaire aiguë et minéralisation de l’épithélium tubulaire).
Des tremblements généralisés accompagnés d’élévations importantes du taux de CPK ont été observés chez des rats qui avaient reçu le sonidégib par voie orale pendant 13 semaines ou lus, à des doses égales ou supérieures à 10 mg/kg/jour (au moins 2 fois environ la dose recommandée chez l’humain en fonction de l’ASC).
Cancérogénicité
Aucune étude n’a été menée sur la cancérogénicité du sonidégib.
Génotoxicité
Le sonidégib n’a démontré aucun effet mutagène au cours de l’essai in vitro de mutation réverse sur bactéries (test d’Ames) ni aucun effet clastogène ou aneugène au cours de l’essai in vitro d’aberration chromosomique chez l’humain ou au cours du test in vivo du micronoyau sur moelle osseuse de rat.
Toxicologie de la reproduction et du développement
Le sonidégib a entraîné une absence de fertilité lorsqu’il a été administré à des rates à des doses égales ou supérieures à 20 mg/kg/jour (environ 1,3 fois la dose recommandée chez l’humain en fonction de la surface corporelle). Une réduction du nombre de femelles gravides, une augmentation du nombre de résorptions fœtales précoces et une diminution du nombre de fœtus viables ont également été observées à la dose de 2 mg/kg/jour (environ 0,12 fois la dose recommandée chez l’humain en fonction de la surface corporelle). De plus, dans le cadre d’une étude de toxicité de doses répétées menée durant 6 mois chez des rats, les effets sur les organes reproducteurs femelles comprenaient une atrophie de l’utérus et des ovaires à des doses de 10 mg/kg (au moins 2 fois environ l’exposition chez l’humain à la dose recommandée de 200 mg en fonction de l’ASC). Aucun effet indésirable sur la fertilité n’a été observé lorsque le sonidégib a été administré à des doses atteignant 20 mg/kg/jour, soit la dose maximale testée, à des rats mâles.
Une administration quotidienne de sonidégib par voie orale à des lapines gravides a entraîné des avortements, des résorptions complètes des fœtus ou des malformations sévères à des doses égales ou supérieures à 5 mg/kg/jour (environ 0,05 fois la dose recommandée chez l’humain en fonction de l’ASC). Les effets tératogènes incluaient les suivants : malformations des vertèbres, de la partie distale des membres et des doigts; malformations craniofaciales sévères; et autres anomalies sévères de la ligne médiane. Des variations au squelette ont été observées lorsque l’exposition maternelle au sonidégib était sous le seuil de détection.
Phototoxicité
ODOMZO a donné un résultat négatif dans une épreuve biologique de phototoxicité in vitro menée sur des fibroblastes 3T3 de souris BALB/c.
Toxicité chez les jeunes animaux
Dans le cadre d’une étude de toxicologie de 5 semaines menée chez des rats juvéniles, des effets du sonidégib ont été observés dans les os, les dents, les tissus reproducteurs, le tube digestif, les tissus lymphoïdes et les nerfs à des doses égales ou supérieures à 10 mg/kg/jour (environ 1,2 fois la dose recommandée chez l’humain en fonction de l’ASC). Les observations liées aux os comprenaient un amincissement ou une fermeture des plaques épiphysaires, une diminution de la longueur et de la largeur des os ainsi qu’une hyperostose. Les observations liées aux dents comprenaient des dents manquantes ou fracturées et une atrophie. La toxicité sur les tissus reproducteurs s’est traduite par une atrophie des testicules, des ovaires et de l’utérus, par un développement incomplet de la prostate et des vésicules séminales, ainsi que par une inflammation et une aspermie à l’épididyme. La toxicité sur le tube digestif comprenait une distension abdominale, des changements fécaux dont divers degrés de diarrhée s’accompagnant d’une nécrose de la crypte intestinale. Les effets sur les tissus lymphoïdes comprenaient une réduction du poids du thymus, une déplétion lymphoïde dans le thymus et une hématopoïèse extramédullaire dans la rate. Une dégénérescence nerveuse a également été observée.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
Sans objet