


Monographie de produit - SPC-Vismodegib
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
|---|---|---|
| Orale | Gélule, 150 mg | La gélule contient du monohydrate de lactose. Pour obtenir la liste complète des ingrédients, voir la section Présentation, composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
SPC-Vismodegib (vismodegib) est indiqué dans le traitement des adultes atteints d’un carcinome basocellulaire (CBC) métastatique ou d’un carcinome basocellulaire localement avancé, confirmés par examen histologique, quand une intervention chirurgicale ou une radiothérapie ne sont pas appropriées.
L’indication octroyée autorise la commercialisation du produit sur la base des taux de réponse objective (TRO) démontrés lors d’un essai de phase II à groupe unique (voir ESSAIS CLINIQUES). L’avantage quant à la survie globale (SG) ne peut être confirmé par un essai à groupe unique.
Dans l’essai pivot, la majorité des réponses cliniques sont survenues en moins de 16 semaines. Le bienfait du traitement continu doit être évalué de façon périodique, la durée optimale du traitement variant d’un patient à l’autre (voir ESSAIS CLINIQUES).
Restrictions relatives à la distribution
SPC-Vismodegib est offert uniquement par l’entremise d’un programme de distribution contrôlée appelé Programme de prévention de la grossesse pour SPC-Vismodegib (PPG-V). En vertu de ce programme, seuls les médecins prescripteurs et les pharmacies inscrits au programme sont autorisés respectivement à prescrire et à remettre le produit. En outre, SPC-Vismodegib ne peut être remis qu’aux patients inscrits à ce programme qui en remplissent toutes les conditions. Pour de plus amples renseignements, veuillez communiquer avec les responsables du PPG-V, au 1-866-840-1340, ou visiter le site www.sun360.ca./fr.
Personnes âgées (≥ 65 ans)
Sur le nombre total de patients ayant participé aux essais cliniques sur le vismodegib qui étaient atteints d’un carcinome basocellulaire de stade avancé, environ 40 % étaient âgés de 65 ans ou plus. Même si aucune différence générale n’a été observée quant à l’innocuité et à l’efficacité entre ces patients et les patients plus jeunes, le nombre de personnes âgées inscrites aux essais cliniques n’était pas suffisant pour permettre d’écarter la possibilité d’une efficacité moindre ou d’une toxicité accrue dans cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, et ESSAIS CLINIQUES). Il faut faire preuve de prudence pendant le traitement des personnes âgées et surveiller l’apparition de manifestations indésirables. Aucun ajustement posologique particulier n’est recommandé chez les personnes âgées (voir POSOLOGIE ET ADMINISTRATION).
Enfants (< 18 ans)
L’innocuité et l’efficacité du vismodegib chez les enfants n’ont pas été établies (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). Une fusion prématurée irréversible des épiphyses a été signalée chez des enfants exposés au vismodegib (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur le développement postnatal). La fusion prématurée peut évoluer après l’arrêt du traitement. En raison de préoccupations liées à l’innocuité, SPC-Vismodegib est contre-indiqué chez les enfants et les adolescents de moins de 18 ans (voir CONTRE-INDICATIONS et TOXICOLOGIE).
CONTRE-INDICATIONS
SPC-Vismodegib est contre-indiqué dans les cas suivants :
- femmes enceintes ou courant le risque de concevoir (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
- femmes qui allaitent (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
- femmes qui peuvent concevoir et qui n’adhèrent pas aux conditions du Programme de prévention de la grossesse pour SPC-Vismodegib (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
- hommes qui n’ont pas recours aux mesures contraceptives du Programme de prévention de la grossesse pour SPC-Vismodegib (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
- enfants et adolescents de moins de 18 ans (voir TOXICOLOGIE et MISES EN GARDE ET PRÉCAUTIONS, Effets sur le développement postnatal).
- patients présentant une hypersensibilité au vismodegib ou à tout autre ingrédient de la préparation (voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT pour la liste complète des ingrédients).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes Le traitement par SPC-Vismodegib doit être instauré et poursuivi uniquement sous la supervision d’un médecin expérimenté dans l’emploi de traitements anticancéreux, qui comprend bien les risques liés au traitement par SPC-Vismodegib et les exigences liées à la surveillance du traitement.
|
|---|
Généralités
Mort embryonnaire ou fœtale, ou anomalies congénitales graves
Lorsqu’il est administré à une femme enceinte, SPC-Vismodegib peut entraîner la mort embryonnaire ou fœtale, ou des anomalies congénitales graves (voir CONTRE-INDICATIONS). Il a été montré que les inhibiteurs de la voie de signalisation Hedgehog, tels que le vismodegib, étaient embryotoxiques, fœtotoxiques ou tératogènes chez de nombreuses espèces animales à des niveaux d’exposition plus faibles que le niveau d’exposition obtenu chez l’humain à la dose recommandée de 150 mg/jour (voir TOXICOLOGIE, Tératogénicité). SPC-Vismodegib peut entraîner des anomalies congénitales graves, dont la dysmorphie craniofaciale, des anomalies touchant la ligne médiane et des malformations touchant les membres (voir TOXICOLOGIE). SPC-Vismodegib ne doit pas être administré pendant la grossesse.
Effets sur le développement postnatal
Une fusion prématurée irréversible des épiphyses et une puberté précoce ont été signalées chez des enfants exposés au vismodegib. Dans certains cas, la fusion des épiphyses a progressé après l’arrêt du médicament (voir INDICATIONS ET USAGE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Chez certaines espèces animales, il a été montré que le vismodegib entraînait des modifications irréversibles graves de l’appareil reproducteur mâle (irréversibles après une période de récupération de 4 semaines) et des dents en croissance (dégénérescence/nécrose des odontoblastes, formation de kystes remplis de liquide dans la pulpe dentaire, ossification du canal radiculaire et hémorragie) et une soudure de la plaque de croissance épiphysaire. Ces observations se sont produites aux doses pertinentes sur le plan clinique et indiquent un risque potentiel de petite taille, de déformations dentaires et de futurs problèmes de l’appareil reproducteur chez les nourrissons et les enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction sexuelle/Reproduction et TOXICOLOGIE).
Don de sang
Les patients ne doivent pas donner de sang ni de produits sanguins pendant la durée du traitement (y compris les pauses thérapeutiques) et pendant 24 mois après l’arrêt du traitement.
L’innocuité du vismodegib est fondée sur des essais cliniques à un seul groupe de traitement menés chez des patients atteints d’un CBC de stade avancé. En raison du plan de ces études, il n’est pas toujours possible d’établir, ou même d’exclure, un lien de causalité entre le traitement et une manifestation indésirable donnée. Ainsi, les sections suivantes décrivent les manifestations indésirables fondées sur les observations lors des essais cliniques, sans égard à un quelconque lien de causalité avec le vismodegib (sauf indication contraire).
Carcinogenèse et mutagenèse
Une série d’analyses de génotoxicité in vitro et in vivo avec le vismodegib a donné des résultats négatifs; aucune étude formelle sur la cancérogénicité du vismodegib n’a été menée. Toutefois, on a observé chez le rat l’apparition d’un pilomatrixome (néoplasie sous-cutanée bénigne) à des taux d’exposition pertinents sur le plan clinique après administration de vismodegib. Aucun cas de pilomatrixome n’a été signalé dans les essais cliniques portant sur le vismodegib, et la pertinence de cette observation pour les patients reste donc à établir (voir PHARMACOLOGIE DÉTAILLÉE et TOXICOLOGIE).
Les patients atteints d’un CBC de stade avancé courent un risque accru de présenter un carcinome épidermoïde cutané (CEC). On a signalé des cas de CEC chez des patients atteints d’un CBC de stade avancé traités par le vismodegib. Par conséquent, il faut surveiller périodiquement tous les patients pendant le traitement par SPC-Vismodegib.
Appareil cardiovasculaire
Des manifestations indésirables de nature cardiaque comme la fibrillation auriculaire, le flutter cardiaque, l’insuffisance cardiaque, la cardiomyopathie restrictive, l’angine de poitrine, l’infarctus du myocarde et le dysfonctionnement ventriculaire gauche ont été observées chez des patients atteints d’un CBC de stade avancé traités par le vismodegib. On a signalé des cas fatals d’infarctus aigu du myocarde et d’accident vasculaire cérébral (AVC) ischémique. Généralement, les manifestations indésirables de nature cardiaque de grade ≥ 3 sont survenues chez des patients ayant des antécédents importants de maladie cardiaque. Les autres troubles vasculaires observés comprennent l’hypotension orthostatique et l’hypertension de grade 3 ou plus (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Des effets thromboemboliques tels que la thrombose, la thrombose veineuse profonde et l’embolie pulmonaire (dont un cas fatal) ont été signalés (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Système endocrinien et métabolisme
La perte d’appétit et la déshydratation sont considérées comme étant liées au traitement par SPC-Vismodegib. On a observé une perte de poids chez 14 (5,4 %) des 259 patients 12 mois après l’arrêt du traitement. On a observé des anomalies électrolytiques chez des patients atteints d’un CBC de stade avancé traités par le vismodegib, y compris une hyponatrémie de grade 3 ou de grade 4 et une hypokaliémie de grade 3 (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Appareil digestif
Les nausées, les vomissements, la diarrhée, la constipation et les douleurs abdominales sont tous considérés comme étant liés au traitement par SPC-Vismodegib. En outre, des cas d’hémorragie gastro-intestinale de grade 3 et de grade 4, un cas fatal d’hémorragie gastro-intestinale et des cas d’obstruction de l’intestin grêle et d’aphagie ont été observés chez des patients traités par SPC-Vismodegib (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Hématologie
On a observé des cas d’anémie de grade 3 et de grade 4 et de lymphopénie de grade 3 chez des patients. Dans les cas d’hémorragie gastro-intestinale, aucune thrombopénie associée n’a été signalée (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Fonctions hépatique, biliaire et pancréatique
Une hépatotoxicité est survenue chez des patients traités par le vismodegib. Une hausse des taux d’aspartate-aminotransférase (AST), d’alanine-aminotransférase (ALT), de bilirubine totale ou de phosphatase alcaline a été observée chez respectivement 29 %, 19 %, 8 % et 17 % des patients atteints d’un CBC de stade avancé dans la population cumulée de l’analyse d’innocuité. De graves cas d’hépatotoxicité, notamment de cholestase, d’hépatite et d’atteinte hépatocellulaire, ont été relevés (voir Manifestations indésirables survenues après la commercialisation). Une hépatopathie préexistante, une tumeur maligne sous-jacente et ses complications, la prise concomitante de médicaments hépatotoxiques et des infections générales peuvent être des facteurs de risque (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Insuffisance hépatique et RÉACTIONS
INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
La prudence s’impose si SPC-Vismodegib est administré à des patients atteints d’insuffisance hépatique légère ou modérée. Les données sur les patients atteints d’insuffisance hépatique grave sont limitées. Lors de l’étude clinique spécifique, des hausses de la bilirubine dépassant le triple de la limite supérieure de la normale (LSN) (grade 3 et grade 4) ont été signalées chez des patients atteints d’une insuffisance hépatique modérée ou grave.
La prudence s’impose si SPC-Vismodegib est administré à des patients ayant des antécédents de pancréatite ou de maladie de la vésicule biliaire puisque des cas de pancréatite, dont un cas fatal, ont été observés lors de l’utilisation du vismodegib.
On surveillera les fonctions hépatique et pancréatique, comme le dicte la situation clinique. Il pourra être nécessaire de suspendre ou d’arrêter définitivement le traitement (voir POSOLOGIE ET ADMINISTRATION, Surveillance et épreuves de laboratoire).
Système immunitaire
Des cas d’hypersensibilité de grade 1 ont été observés chez des patients traités par le vismodegib.
Appareil locomoteur
L’arthralgie et la dorsalgie sont considérées comme étant liées au traitement par SPC-Vismodegib. Des manifestations de grade 3 ou plus ont été observées. Des spasmes musculaires ont été observés chez 9 (3,4 %) des 262 patients 12 mois après l’arrêt du traitement. Selon des données précliniques, SPC-Vismodegib peut accroître le risque de fracture. Des cas de fracture de grade 3 et de grade 4 ont été signalés chez des patients traités par le vismodegib (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques).
Dans un essai clinique mené après l’homologation du produit auprès de 1 232 patients atteints soit d’un CBC localement avancé, soit d’un CBC métastatique, on disposait des valeurs initiales de créatinine phosphokinase (CPK) pour un sous-groupe de 29 patients. Les valeurs de 38 % des patients de ce sous-groupe ont changé par rapport aux valeurs initiales. Un patient est passé du grade 0 au grade 3. Le taux de CPK avait augmenté chez 192 (42,3 %) des 453 patients pour lesquels une mesure de la CPK avait été obtenue pendant le traitement, mais pas au début de l’essai. Des élévations de grade 3 ou de grade 4 ont été observées chez 11 (2,4 %) des 453 patients.
Système nerveux
Quatre cas graves de syncope ont été signalés dans l’essai pivot; les patients présentaient des facteurs de risque liés à cette manifestation, selon leurs antécédents médicaux, et des complications concomitantes, comme une embolie pulmonaire, une déshydratation et une pneumonie. Des cas de dysgueusie et d’agueusie ont été observés chez 9 patients sur 261 (3,4 %) et chez 4 patients sur 264 (1,5 %) 12 mois après l’arrêt du traitement (voir ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
Facultés mentales
Des troubles psychiatriques ont été observés chez des patients traités par le vismodegib, notamment un cas de paranoïa de grade 4.
Fonction rénale
On a observé des troubles rénaux et des cas d’insuffisance rénale chez des patients traités par le vismodegib, dont un cas fatal d’insuffisance rénale.
L’innocuité et l’efficacité du vismodegib chez les patients atteints d’insuffisance rénale grave n’ont pas été étudiées. Aucune étude clinique n’a été menée spécifiquement pour évaluer l’effet d’une insuffisance rénale légère, modérée ou grave sur la pharmacocinétique du vismodegib. L’analyse pharmacocinétique de population laisse entendre qu’une insuffisance rénale légère (clairance de la créatinine [ClCr] de 50 à 79 ml/min, n = 58) ou modérée (ClCr de 30 à 49 ml/min, n = 16) n’a pas d’effet cliniquement pertinent sur l’exposition générale au vismodegib (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Insuffisance rénale).
Fonction sexuelle/Reproduction
Au cours des essais cliniques, une aménorrhée a été observée chez 30 % des femmes pouvant concevoir. Il y a lieu de discuter avec ces femmes des stratégies de préservation de la fertilité avant de mettre en route le traitement par SPC-Vismodegib. Les résultats des études non cliniques de toxicité portent à croire que le vismodegib a le potentiel de porter atteinte à la fertilité des patients (voir TOXICOLOGIE).
Peau
De graves réactions indésirables cutanées, notamment des cas de syndrome de Stevens-Johnson/nécrolyse épidermique toxique, de réaction médicamenteuse avec éosinophilie et symptômes systémiques, et de pustulose exanthématique aiguë généralisée, pouvant mettre la vie en danger, ont été signalées après la commercialisation. En cas de réaction cutanée grave pendant le traitement par le vismodegib, ce dernier ne doit en aucun temps être repris chez le patient en question (voir RÉACTIONS INDÉSIRABLES, Manifestations indésirables survenues après la commercialisation).
Populations particulières
- 1. Femmes pouvant concevoir
Critères pour les femmes qui peuvent concevoir
Dans le Programme de prévention de la grossesse pour SPC-Vismodegib (PPG-V), on définit une femme qui peut concevoir comme une femme qui répond à au moins un des critères ci-dessous :
- femme ayant ses règles;
- femme qui est aménorrhéique et qui n’est pas ménopausée (la ménopause doit être confirmée sur le plan clinique);
- femme en périménopause.
Les femmes qui ne satisfont pas aux critères susmentionnés, qui ont un génotype XY ou qui sont atteintes du syndrome de Turner ou d’une agenèse utérine sont considérées comme des femmes qui ne peuvent pas concevoir.
Chez les femmes qui peuvent concevoir, SPC-Vismodegib est contre-indiqué sauf si TOUTES les conditions ci-après sont remplies :
- la patiente est en mesure de comprendre et de suivre des instructions. Dans certains cas, la patiente aura besoin de l’aide d’une personne de soutien compétente pour assurer qu’elle adhère au PPG-V.
- la patiente est disposée à utiliser les deux méthodes contraceptives efficaces simultanées et obligatoires, et est en mesure de le faire, ou elle est disposée à s’abstenir de toute activité hétérosexuelle.
- la patiente consulte un professionnel de la santé ayant de l’expérience avec l’usage de méthodes contraceptives afin de discuter des deux méthodes de contraception les plus efficaces et les plus acceptables à utiliser de façon simultanée.
- la patiente est disposée à adhérer aux exigences quant aux tests de grossesse expliquées en détail ci-après, ce qui inclut un résultat négatif à un test de grossesse effectué dans les 7 jours précédant l’instauration du traitement par SPC-Vismodegib, et des tests de grossesse mensuels pendant toute la durée du traitement et pendant 24 mois après l’arrêt du traitement, et elle est en mesure d’adhérer à ces exigences.
- la patiente a été informée au sujet des risques de tératogénicité en cas de grossesse.
- la patiente connaît et comprend la nécessité de consulter son médecin sans tarder en cas de risque de grossesse.
- la patiente reconnaît l’importance de respecter toutes les conditions d’usage du médicament.
Contraception
Les femmes qui peuvent concevoir (y compris celles qui n’utilisent normalement pas de contraception en raison d’antécédents d’infertilité, et celles qui sont aménorrhéiques et qui ne sont pas ménopausées) doivent utiliser deux formes de contraception efficaces (y compris une méthode de barrière acceptable avec spermicide) :
- pendant au moins 4 semaines avant l’instauration du traitement par SPC-Vismodegib;
- pendant le traitement;
- pendant les pauses thérapeutiques;
- pendant 24 mois après l’arrêt du traitement par SPC-Vismodegib.
- Les femmes qui peuvent concevoir et qui choisissent de s’abstenir de rapports hétérosexuels comme méthode de contraception doivent s’engager à utiliser deux méthodes de contraception de façon simultanée si elles ont des rapports sexuels.
- Les femmes qui peuvent concevoir et qui sont atteintes d’aménorrhée ou qui deviennent aménorrhéiques doivent aussi utiliser deux méthodes efficaces de contraception de façon simultanée, tel qu’il est indiqué ci-dessus.
- Les femmes ayant subi une hystérectomie ou une ovariectomie bilatérale n’ont pas à utiliser de méthodes de contraception pendant leur traitement par SPC-Vismodegib.
- La patiente doit recevoir d’un professionnel de la santé des conseils sur la contraception, étant donné que l’efficacité des méthodes contraceptives varie.
Voici des exemples de formes acceptables de contraception primaire qui peuvent convenir sur le plan médical :
- contraceptifs hormonaux combinés
- timbre hormonal
- contraceptifs hormonaux (système intra-utérin libérant du lévonorgestrel, dépôt d’acétate de médroxyprogestérone)
- stérilisation par ligature des trompes
- vasectomie
- dispositif intra-utérin (DIU)
Voici des méthodes contraceptives de barrière jugées acceptables :
- tout type de condom masculin (avec spermicide)
- diaphragme (avec spermicide)
- cape cervicale (doit être utilisée avec un spermicide)
- éponge contraceptive (doit être utilisée avec un condom masculin)
- le contraceptif Léa (doit être utilisé avec un spermicide)
Test de grossesse
- Il ne faut pas administrer SPC-Vismodegib à une femme qui peut concevoir tant que la possibilité d’une grossesse n’a pas été écartée.
- Même si l’abstinence est la méthode de contraception choisie, un test de grossesse mené sous surveillance médicale doit être effectué dans les 7 jours précédant le début du traitement par SPC-Vismodegib, puis chaque mois pendant la durée du traitement (y compris les pauses thérapeutiques) et les 24 mois suivant l’arrêt du traitement.
- Les tests de grossesse doivent avoir une sensibilité minimale de 25 mUI/ml.
- Les patientes qui sont aménorrhéiques ou qui présentent des anomalies menstruelles pendant le traitement par SPC-Vismodegib doivent continuer de subir les tests de grossesse mensuels pendant le traitement et consulter un gynécologue-obstétricien.
- Les dates et les résultats des tests de grossesse doivent être consignés dans le dossier de la patiente.
Chez les femmes qui peuvent concevoir, la poursuite du traitement nécessite un renouvellement d’ordonnance chaque mois, afin que puisse être effectué un test de grossesse.
Déclaration de grossesse
- Les patientes doivent communiquer sans tarder avec leur médecin si elles croient être enceintes.
- Si SPC-Vismodegib est utilisé pendant la grossesse ou si une patiente conçoit pendant le traitement par SPC-Vismodegib, ce dernier doit être interrompu immédiatement.
- La patiente doit être orientée vers un gynécologue-obstétricien expérimenté dans la prise en charge de la toxicité reproductive, pour évaluation et counseling.
- Toute exposition soupçonnée à SPC-Vismodegib pendant la grossesse doit être signalée sans tarder au PPG-V, au 1-866-840-1340. Les professionnels de la santé trouveront aussi des formulaires de déclaration de grossesse sur le site Web, à l’adresse www.sun360.ca./fr.
Fertilité
SPC-Vismodegib peut porter atteinte à la fertilité (voir TOXICOLOGIE, Altération de la fertilité). On a observé des cas d’aménorrhée dans les études cliniques auxquelles participaient des femmes qui peuvent concevoir (voir RÉACTIONS INDÉSIRABLES). On ne sait pas si les troubles de fertilité sont réversibles. Avant d’instaurer le traitement par SPC-Vismodegib, il faut discuter avec les femmes qui peuvent concevoir de la possibilité de recourir à des stratégies de préservation de la fertilité.
- 2.
Femmes enceintes
- SPC-Vismodegib est contre-indiqué chez les femmes enceintes ou pouvant concevoir.
- Lorsqu’il est administré à une femme enceinte, SPC-Vismodegib peut causer la mort embryonnaire ou fœtale ou des anomalies congénitales graves. Il a été montré que les inhibiteurs de la voie de signalisation Hedgehog, tels que SPC-Vismodegib, étaient embryotoxiques ou tératogènes chez de nombreuses espèces animales et qu’ils peuvent être la cause d’anomalies graves de la ligne médiane, de doigts manquants et d’autres anomalies irréversibles chez l’embryon ou le fœtus en développement (voir TOXICOLOGIE).
- 3.
Femmes qui allaitent
- Les femmes qui allaitent ne doivent pas prendre SPC-Vismodegib (voir CONTRE-INDICATIONS).
- On ignore dans quelle mesure SPC-Vismodegib est excrété dans le lait maternel.
Étant donné sa capacité à produire de graves anomalies développementales chez les nourrissons et les enfants nourris au sein, les femmes ne doivent pas allaiter pendant leur traitement par SPC-Vismodegib (y compris les pauses thérapeutiques) et pendant
24 mois après l’arrêt du traitement (voir CONTRE-INDICATIONS et TOXICOLOGIE).
- 4.
Hommes
- Le patient est en mesure de comprendre et de suivre des instructions. Dans certains cas, le patient aura besoin de l’aide d’une personne de soutien compétente pour assurer qu’il adhère au PPG-V.
- Les hommes doivent informer leur partenaire sexuelle qu’ils prennent SPC-Vismodegib.
Les hommes doivent informer leur partenaire sexuelle que ce produit s’accompagne de graves risques potentiels pour un fœtus en développement si elle concevait :
- pendant le traitement de son partenaire par SPC-Vismodegib;
- pendant les pauses thérapeutiques; et
- pendant les 2 premiers mois suivant l’arrêt du traitement.
Contraception
SPC-Vismodegib passe dans le sperme. Afin d’éviter l’éventualité de l’exposition au médicament d’un embryon ou d’un fœtus pendant la grossesse, les hommes doivent utiliser un condom avec spermicide, même s’ils ont subi une vasectomie fructueuse, lors des rapports sexuels avec des femmes. Les hommes doivent utiliser le condom :
- pendant leur traitement par SPC-Vismodegib;
- pendant les pauses thérapeutiques; et
- pendant les 2 premiers mois suivant l’arrêt du traitement.
Don de sperme
Les hommes ne doivent pas donner de sperme pendant leur traitement par SPC-Vismodegib (y compris les pauses thérapeutiques) et pendant les 2 premiers mois suivant l’arrêt du traitement.
Déclaration de grossesse
- Les hommes doivent communiquer sans tarder avec leur médecin s’il y a possibilité que leur partenaire sexuelle soit enceinte.
- Si la partenaire sexuelle d’un patient prenant SPC-Vismodegib a été exposée au sperme du patient et qu’elle conçoit, elle doit être orientée vers un gynécologue-obstétricien expérimenté dans la prise en charge de la toxicité reproductive, pour évaluation et counseling.
- Toute exposition soupçonnée à SPC-Vismodegib pendant la grossesse doit être signalée sans tarder au PPG-V, au 1-866-840-1340. Les professionnels de la santé trouveront aussi des formulaires de déclaration de grossesse sur le site Web, à l’adresse www.sun360.ca./fr.
- Enfants (< 18 ans)
L’innocuité et l’efficacité du vismodegib n’ont pas été établies chez les enfants de moins de 18 ans. Nous ne disposons d’aucune donnée sur les patients de ce groupe d’âge. Une fusion prématurée irréversible des épiphyses et une puberté précoce ont été signalées chez des enfants exposés au vismodegib (voir INDICATIONS ET USAGE CLINIQUE, MISES EN GARDE ET PRÉCAUTIONS, Effets sur le développement postnatal, et RÉACTIONS INDÉSIRABLES, Manifestations indésirables survenues après la commercialisation). La fusion prématurée peut évoluer après l’arrêt du traitement. En raison de préoccupations liées à l’innocuité (voir TOXICOLOGIE), SPC-Vismodegib est contre-indiqué chez les enfants et les adolescents de moins de 18 ans.
- 6. Personnes âgées (≥ 65 ans)
Sur le nombre total de patients ayant participé aux essais cliniques sur le vismodegib qui étaient atteints d’un carcinome basocellulaire de stade avancé, environ 40 % étaient âgés de 65 ans ou plus. Même si aucune différence générale n’a été observée quant à l’innocuité et à l’efficacité entre ces patients et les patients plus jeunes, le nombre de personnes âgées inscrites aux essais cliniques n’était pas suffisant pour permettre d’écarter la possibilité d’une efficacité moindre ou d’une toxicité accrue dans cette population de patients. Il faut faire preuve de prudence pendant le traitement des personnes âgées et surveiller l’apparition de manifestations indésirables.
Surveillance et épreuves de laboratoire
Les taux de lipase et d’amylase sériques doivent être évalués avant l’instauration du traitement et surveillés périodiquement pendant le traitement, tel qu’il est indiqué sur le plan clinique.
Pour connaître les exigences en matière de tests de grossesse pour les femmes qui peuvent concevoir, voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
Dans l’essai pivot, on a évalué les paramètres sanguins de tous les patients au début de l’essai puis aux 4 semaines pendant le traitement; ces paramètres incluaient les analyses hématologiques (hémoglobine, hématocrite, numération plaquettaire, numération érythrocytaire, numération leucocytaire et numération en pourcentage ou numération différentielle absolue) et les analyses biochimiques sériques (glucose, azote uréique sanguin, créatinine, sodium, potassium, magnésium, bicarbonate, calcium, protéines totales, albumine, bilirubine totale, phosphatase alcaline, AST et ALT).
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Les données énumérées proviennent de 138 patients atteints d’un CBC de stade avancé traités dans quatre essais cliniques ouverts de phases I et II (études SHH4476g, SHH4610g, SHH3925g et SHH4437g). Les réactions indésirables les plus fréquentes (≥ 10 %) signalées chez les patients traités par le vismodegib étaient les suivantes : spasmes musculaires, alopécie, dysgueusie, perte de poids, fatigue, nausées, diarrhée, perte d’appétit, constipation, vomissements, arthralgie et agueusie.
Réactions indésirables au médicament observées au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des manifestations indésirables d’un médicament et pour l’approximation des taux.
L’innocuité du vismodegib a été évaluée dans des essais cliniques auxquels ont participé 138 patients atteints d’un CBC de stade avancé (CBC métastatique et CBC localement avancé inclus). Dans quatre essais cliniques ouverts de phases I et II, les patients étaient traités avec au moins une dose de vismodegib ≥ 150 mg (monothérapie). Les doses > 150 mg n’ont pas produit de concentrations plasmatiques plus élevées dans les essais cliniques et les patients prenant des doses > 150 mg ont été inclus dans l’analyse de l’innocuité.
Par ailleurs, l’innocuité a été évaluée dans une étude (MO25616) menée après l’homologation du produit auprès de 1 215 patients atteints d’un CBC de stade avancé et traités à la dose de 150 mg chez qui l’innocuité pouvait être évaluée.
En général, le profil d’innocuité observé concordait chez les patients atteints d’un CBC métastatique et les patients atteints d’un CBC localement avancé; il concordait aussi avec celui observé dans les études décrites plus haut.
Manifestations indésirables graves
Chez les 138 patients atteints d’un CBC de stade avancé, les manifestations indésirables graves les plus courantes (touchant au moins 1 % des patients), peu importe le lien de causalité, étaient les suivantes : pneumonie, syncope, décès, fracture de la hanche, hémorragie gastro-intestinale, fibrillation auriculaire, insuffisance cardiaque, cellulite, embolie pulmonaire, thrombose veineuse profonde, hémorragie et carcinome épidermoïde.
Un cas fatal d’AVC ischémique et un cas fatal d’infarctus aigu du myocarde ont été signalés chez des patients traités par le vismodegib.
Manifestations indésirables ayant entraîné l’arrêt du traitement
Chez les 138 patients atteints d’un CBC de stade avancé, les manifestations indésirables ayant entraîné l’arrêt du traitement incluaient : infarctus aigu du myocarde, aphagie, trouble de la vidange gastrique, asthénie, décès, fatigue, cellulite, perte de poids, spasmes musculaires, adénocarcinome du pancréas, mélanome malin métastatique, carcinome épidermoïde métastatique, dysgueusie, AVC ischémique, paresthésie, choc hypovolémique, pneumonie, ostéomyélite, hausse du taux sanguin de créatine phosphokinase et dépression.
Les manifestations indésirables survenues chez au moins 5 % des patients traités par le vismodegib dans les essais cliniques sont présentées au Tableau 1.
Tableau 1. Manifestations indésirables survenues chez ≥ 5 % des patients atteints d’un CBC de stade avancé, peu importe le lien de causalité (population cumulée de l’analyse de l’innocuité, n = 138)
| Terme préférentiel MedDRA | Tous les patients atteints d’un CBC de stade avancé (n = 138) (analyse primaire, date limite de collecte des données cliniques : 26 novembre 2010) | |||||||
|---|---|---|---|---|---|---|---|---|
| Tous les grades* (%) | Grades 3 et 4* | |||||||
| n | % | n | % | |||||
| Affections hématologiques et du système lymphatique | ||||||||
| Anémie | 9 | 6,5 | - | - | ||||
| Affections gastro-intestinales | ||||||||
| Nausées | 42 | 30,4 | 1 | 0,7 | ||||
| Diarrhée | 40 | 29,0 | 1 | 0,7 | ||||
| Constipation | 29 | 21,0 | - | - | ||||
| Vomissement | 19 | 13,8 | - | - | ||||
| Dyspepsie | 13 | 9,4 | - | - | ||||
| Flatulence | 9 | 6,5 | - | - | ||||
| Douleur abdominale haute | 8 | 5,8 | - | - | ||||
| Douleur abdominale | 7 | 5,1 | - | - | ||||
| Dysphagie | 7 | 5,1 | - | - | ||||
| Troubles généraux et anomalies au site d’administration | ||||||||
| Fatigue | 55 | 39,9 | 8 | 5,8 | ||||
| Douleur | 12 | 8,7 | 2 | 1,4 | ||||
| Asthénie | 11 | 8,0 | 2 | 1,4 | ||||
| Œdème périphérique | 9 | 6,5 | 1 | 0,7 | ||||
| Douleur thoracique | 7 | 5,1 | - | - | ||||
| Infections et infestations | ||||||||
| Infection des voies respiratoires supérieures | 14 | 10,1 | - | - | ||||
| Rhinopharyngite | 12 | 8,7 | - | - | ||||
| Rhinite | 7 | 5,1 | - | - | ||||
| Infection des voies urinaires | 7 | 5,1 | 2 | 1,4 | ||||
| Investigations | ||||||||
| Perte de poids | 62 | 44,9 | 10 | 7,2 | ||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Appétit diminué | 35 | 25,4 | 3 | 2,2 | ||||
| Hypokaliémie | 7 | 5,1 | 1 | 0,7 | ||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||
| Spasmes musculaires | 99 | 71,7 | 5 | 3,6 | ||||
| Arthralgie | 22 | 15,9 | 1 | 0,7 | ||||
| Extrémités douloureuses | 12 | 8,7 | 1 | 0,7 | ||||
| Dorsalgie | 11 | 8,0 | 1 | 0,7 | ||||
| Douleur musculosquelettique du thorax | 9 | 6,5 | - | - | ||||
| Myalgie | 8 | 5,8 | - | - | ||||
| Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) | ||||||||
| Carcinome épidermoïde | 12 | 8,7 | 2 | 1,4 | ||||
| Terme préférentiel MedDRA | Tous les patients atteints d’un CBC de stade avancé (n = 138) (analyse primaire, date limite de collecte des données cliniques : 26 novembre 2010) | |||||||
|---|---|---|---|---|---|---|---|---|
| Tous les grades* (%) | Grades 3 et 4* | |||||||
| n | % | n | % | |||||
Affections du système nerveux Dysgueusie Céphalées Agueusie Hypogueusie Sensation vertigineuse Paresthésie Hypoesthésie | 76 18 15 12 8 8 7 | 55,1 13,0 10,9 8,7 5,8 5,8 5,1 | - - - - - - - | - - - - - - - | ||||
Affections psychiatriques Insomnie Anxiété Dépression | 15 11 9 | 10,9 8,0 6,5 | - - - | - - - | ||||
Affections respiratoires, thoraciques et médiastinales Toux Dyspnée Rhinorrhée | 26 12 9 | 18,8 8,7 6,5 | - 3 - | - 2,2 - | ||||
Affections de la peau et du tissu sous-cutané Alopécie Prurit Érythème Rash Sécheresse cutanée | 88 13 11 11 9 | 63,8 9,4 8,0 8,0 6,5 | - - - - - | - - - - - | ||||
MedDRA = Medical Dictionary for Regulatory Activities v. 13.1
*NCI-CTCAE (Critères terminologiques courants du National Cancer Institute pour les réactions indésirables) v. 3.0
Les manifestations indésirables suivantes sont survenues chez au moins 5 % des patients dans les 30 mois suivant l’analyse primaire à cause d’une surexposition : maladie pseudogrippale, pyrexie, sinusite, pneumonie, douleur liée aux examens, déshydratation, faiblesse musculaire, kératose actinique, madarose et hypertension.
Dans le cadre de l’analyse de cohortes de l’essai clinique pivot de phase II, incluant 104 patients, le profil d’innocuité observé dans les deux cohortes, soit les patients atteints d’un CBC métastatique et les patients atteints d’un CBC localement avancé, était uniforme pour la majorité des manifestations indésirables, sauf la dysgueusie, la toux, la dépression et la dyspnée, qui sont survenues plus fréquemment (incidence plus de 10 % supérieure) chez les sujets atteints d’un CBC métastatique. L’incidence de dyspepsie et de prurit était 10 % plus élevée dans les cas de CBC localement avancé. Toutes les autres manifestations indésirables sont survenues à une incidence à peu près égale dans les deux cohortes. Il restait huit patients dans l’étude pivot 30 mois après l’analyse primaire.
Autres réactions indésirables survenues chez > 10 % d’un sous-groupe de patients à risque
Affections des organes de reproduction et du sein : sur les 138 sujets atteints d’un CBC de stade avancé traités par le vismodegib, 10 étaient des femmes pouvant concevoir. On a observé une aménorrhée chez 3 de ces patientes (30 %).
Anomalies dans les résultats hématologiques et biochimiques
Chez les 138 patients atteints d’un CBC de stade avancé, des modifications de grade 3 après le début de l’étude dans les paramètres de laboratoire ont été notées chez < 5 % des patients; aucune anomalie de grade 4 n’a été notée. Les anomalies de grade 3 dans les analyses de laboratoire (n > 1) par rapport au début de l’étude étaient une baisse du taux de sodium (n = 7) et de potassium (n = 2) ainsi qu’un taux élevé de phosphatase alcaline (n = 1), d’ALT (n = 1), de bilirubine (n = 1) et d’azote uréique sanguin (n = 3) (voir Tableau 2).
Tableau 2. Changement de grade (NCI CTCAE) pour les paramètres cliniques de laboratoire sélectionnés par rapport aux valeurs de départ (population cumulée de l’analyse d’innocuité, n =138)
Population cumulée de l’analyse d’innocuité (n = 138) (analyse primaire, date limite de collecte des données cliniques : 26 novembre 2010) | |
|---|---|
| Sodium (faible) | |
| n | 136 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 39 (28,7 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 6 (4,4 %) |
| Potassium (faible) | |
| n | 129 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 18 (14,0 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 2 (1,6 %) |
| Magnésium (faible) | |
| n | 129 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 16 (12,4 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 0 |
| Phosphatase alcaline (élevée) | |
| n | 136 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 20 (14,7 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 1 (0,7 %) |
| AST (élevée) | |
| n | 135 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 34 (25,2 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 0 |
| ALT (élevée) |
| n | 135 |
|---|---|
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 24 (17,8 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 1 (0,7 %) |
| Bilirubine (élevée) | |
| n | 135 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 11 (8,1 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 1 (0,7 %) |
| Azote uréique sanguin (élevé) | |
| n | 134 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 33 (24,6 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 3 (2,2 %) |
| Créatinine (élevée) | |
| N | 136 |
| Hausse ≥ 1 grade par rapport aux valeurs de départ | 18 (13,2 %) |
| Hausse ≥ 1 grade par rapport aux valeurs de départ jusqu’à un grade ≥ 3 | 0 |
NCI CTCAE = Critères terminologiques courants du National Cancer Institute pour les réactions indésirables
Notes : la version 3 des NCI CTCAE a été utilisée.
Le grade le plus élevé des paramètres cliniques de laboratoire ciblés était le grade 3.
Manifestations indésirables survenues après la commercialisation
Les manifestations indésirables (indépendamment de l’imputabilité du vismodegib) mentionnées dans cette section ont été recensées après l’approbation du médicament et comprennent les cas rapportés spontanément.
Fonctions hépatique, biliaire et pancréatique : cholestase, hépatite, atteinte hépatobiliaire.
Affections musculosquelettiques et du tissu conjonctif : rhabdomyolyse; fusion prématurée des épiphyses (voir INDICATIONS ET USAGE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS, Effets sur le développement postnatal et Populations particulières).
Troubles endocriniens : puberté précoce (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur le développement postnatal et Populations particulières).
Affections de la peau et du tissu sous-cutané : syndrome de Stevens-Johnson/nécrolyse épidermique toxique, réaction médicamenteuse avec éosinophilie et symptômes systémiques, pustulose exanthématique aiguë généralisée (voir MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et MISES EN GARDE ET PRÉCAUTIONS, Peau).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Le vismodegib est un substrat du CYP2C9, du CYP3A4 et de la glycoprotéine P (P-gp) in vitro.
D’après les études in vitro, le vismodegib serait un inhibiteur du CYP2C8, du CYP2C9, du CYP2C19 et du transporteur BCRP, tandis qu’il ne serait pas un inducteur du CYP1A2, du CYP2B6 ni du CYP3A.
Effets d’autres médicaments sur le vismodegib
L’administration concomitante du vismodegib et de fluconazole (inhibiteur modéré du CYP2C9 et du CYP3A4) a multiplié par 1,3 la moyenne de l’aire sous la courbe de 0 à 24 h (ASC0-24) ainsi que les concentrations à l’état d’équilibre du vismodegib chez des sujets sains. Ni un inhibiteur puissant du CYP3A4 et de la P-gp (itraconazole) ni un inhibiteur de la pompe à protons (rabéprazole) n’ont eu d’effet sur l’exposition générale au vismodegib à l’état d’équilibre lors de leur administration concomitante avec le vismodegib à des sujets sains.
Tableau 3. Effet de l’administration concomitante de médicaments sur l’exposition générale au vismodegib
| Médicament concomitant | Dose du médicament concomitant1 | Dose de vismodegib1 | Ratio des moyennes géométriques des moindres carrés (ratio avec/sans médicament concomitant) Aucun effet = 100 | Remarque clinique | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
ASC0-24 (IC à 90 %) | Céq (IC à 90 %) | |||||||||
| fluconazole | 400 mg | 150 mg | 130,9 (115,2-148,7) | 130,9 (115,2-148,7) | Aucun ajustement posologique de SPC-Vismodegib nécessaire | |||||
| itraconazole | 200 mg | 150 mg | 96,4 (84,9-109,6) | 96,5 (85,0-109,7) | Aucun ajustement posologique de SPC-Vismodegib nécessaire | |||||
| rabéprazole | 20 mg | 150 mg | 86,2 (76,1-97,7) | 86,3 (76,2-97,8) | Aucun ajustement posologique de SPC-Vismodegib nécessaire | |||||
1doses multiples
Médicaments inhibiteurs ou inducteurs des enzymes responsables du métabolisme du médicament
Les voies d’élimination du vismodegib sont nombreuses. Le vismodegib est surtout excrété sous forme intacte. Plusieurs métabolites mineurs sont produits par diverses enzymes du système CYP450.
On ne prévoit pas que des inducteurs du CYP3A4 modifient l’exposition générale au vismodegib puisque des concentrations plasmatiques similaires de vismodegib à l’état d’équilibre ont été notées chez des patients participant aux essais cliniques recevant en concomitance des inducteurs du CYP3A4 (carbamazépine, modafinil, phénobarbital).
Effets du vismodegib sur d’autres médicaments
Les résultats d’une étude sur les interactions médicamenteuses menée chez des patients atteints de cancer ont montré que l’exposition générale à la rosiglitazone (un substrat du CYP2C8) ou à des contraceptifs oraux (éthinylestradiol et noréthindrone, substrat du CYP3A4) n’est pas modifiée lorsque l’un ou l’autre de ces agents est administré en concomitance avec le vismodegib.
Tableau 4. Effet de l’administration de vismodegib sur l’exposition générale à d’autres médicaments concomitants
| Médicament concomitant | Dose du médicament concomitant1 | Dose de vismodegib2 | Ratio des moyennes géométriques x 100 (ratio avec/sans médicament concomitant) Aucun effet = 100 | Remarque clinique | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
AUC0–∞ (IC à 90 %) | C max (IC à 90 %) | |||||||||
| rosiglitazone | 4 mg | 150 mg | 92,0 (87,4-96,8) | 93,1 (85,0-102) | Aucun ajustement posologique de la rosiglitazone nécessaire | |||||
| éthinylestradiol | 35 µg | 150 mg | 99,6 (92,9-107) | 105 (94,4-116) | Aucun ajustement posologique de l’éthinylestradiol nécessaire | |||||
| noréthindrone | 1 mg | 150 mg | 123 (115-131) | 112 (101-124) | Aucun ajustement posologique de la noréthindrone nécessaire | |||||
1 dose unique
2 doses multiples
Interactions médicament-aliment
Dans des conditions cliniques pertinentes (état d’équilibre), les propriétés pharmacocinétiques du vismodegib ne sont pas modifiées par les aliments. Par conséquent, SPC-Vismodegib peut être pris avec ou sans aliment.
Interactions médicament-plante médicinale
Aucune interaction n’a été établie avec des produits à base de plante médicinale.
Interactions médicament-épreuve de laboratoire
Aucune interaction n’a été établie avec des épreuves de laboratoire.
Interactions médicament-mode de vie
Effets sur la capacité à conduire et à faire fonctionner des machines
Aucune étude n’a été menée concernant les effets du vismodegib sur la capacité à conduire et à faire fonctionner des machines.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
SPC-Vismodegib peut être pris avec ou sans aliment, puisque l’exposition générale au vismodegib total ou non lié à l’état d’équilibre n’est pas modifiée par la prise d’aliments.
Les gélules doivent être avalées entières et ne doivent être ni ouvertes ni écrasées en aucune circonstance.
Personnes âgées
Même si aucune différence générale n’a été observée quant à l’innocuité et à l’efficacité entre les patients âgés et les patients plus jeunes, le nombre de personnes âgées inscrites aux essais cliniques n’était pas suffisant pour permettre d’écarter la possibilité d’une efficacité moindre ou d’une toxicité accrue dans cette population de patients. Il faut faire preuve de prudence pendant le traitement des personnes âgées et surveiller l’apparition de manifestations indésirables. Aucun ajustement posologique particulier de SPC-Vismodegib n’est recommandé chez les personnes âgées.
Enfants
L’innocuité et l’efficacité du vismodegib chez les enfants et les adolescents (de moins de 18 ans) n’ont pas été établies. Nous ne disposons d’aucune donnée. En raison de préoccupations liées à l’innocuité (voir TOXICOLOGIE), SPC-Vismodegib est contre-indiqué chez les enfants et les adolescents de moins de 18 ans.
Insuffisance rénale
Aucun ajustement posologique de SPC-Vismodegib n’est nécessaire en présence d’insuffisance rénale légère ou modérée.
L’innocuité et l’efficacité du vismodegib n’ont pas été étudiées chez les patients atteints d’insuffisance rénale grave (voir MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, et ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
Insuffisance hépatique
Aucun ajustement posologique de SPC-Vismodegib n’est nécessaire en présence d’insuffisance hépatique légère ou modérée. Le traitement par SPC-Vismodegib n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave, car les données sur de tels patients sont limitées (voir MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique, biliaire et pancréatique).
Dose recommandée et ajustement posologique
La dose recommandée de SPC-Vismodegib est de 150 mg une fois par jour. Il faut poursuivre le traitement par SPC-Vismodegib jusqu’à la progression de la maladie ou jusqu’à la survenue de réactions toxiques inacceptables. Comme SPC-Vismodegib n’est offert qu’en gélules dosées à 150 mg, les ajustements posologiques se font par des interruptions du traitement.
Durée du traitement
Dans les essais cliniques, le traitement par le vismodegib s’est poursuivi jusqu’à la progression de la maladie ou jusqu’à la survenue de réactions toxiques inacceptables. Des interruptions de traitement d’une durée maximale de huit semaines étaient autorisées en fonction de la tolérabilité chez chaque patient.
Le bienfait de la poursuite du traitement doit être évalué de façon régulière; la durée optimale du traitement variera d’un patient à l’autre (voir ESSAIS CLINIQUES).
Dose oubliée
Il faut informer les patients que s’ils oublient de prendre une dose prévue de SPC-Vismodegib, ils ne doivent pas prendre la dose oubliée, mais plutôt prendre la dose suivante au moment prévu.
Précautions supplémentaires
Il faut informer les patients de ne jamais donner ce produit médicinal à quiconque. Toute gélule inutilisée à la fin du traitement doit être éliminée par le patient conformément aux exigences locales (p. ex. en retournant les gélules à une pharmacie agréée, le cas échéant).
SURDOSAGE
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
On ne dispose d’aucune donnée sur le surdosage de vismodegib chez l’humain. Dans les essais cliniques, la dose la plus élevée de vismodegib administrée était de 540 mg une fois par jour par voie orale; l’exposition n’a pas augmenté après la prise de doses situées entre 150 mg et 540 mg par jour.
ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le vismodegib est un inhibiteur de la voie de signalisation Hedgehog de faible poids moléculaire à disponibilité orale. La signalisation par la voie Hedgehog par l’entremise de la protéine transmembranaire SMO (smoothened) entraîne l’activation et la localisation nucléaire de facteurs de transcription de l’oncogène associé au gliome et l’induction de gènes cibles Hedgehog. Bon nombre de ces gènes participent à la prolifération, à la survie et à la différenciation cellulaires. Le vismodegib se lie à la protéine SMO et en inhibe l’activité, empêchant ainsi la transduction du signal Hedgehog résultant de mutations inactivatrices du PTCH1 ou de mutations activatrices de la SMO.
Pharmacodynamie
Électrophysiologie cardiaque
Dans une étude d’évaluation par électrocardiogramme (ECG) avec randomisation à double insu, à contrôle par témoin positif et par placebo et avec groupes parallèles, des femmes en santé (n = 20/groupe de traitement) ont reçu un traitement par le vismodegib à 150 mg/jour sur 7 jours. Une série d’ECG a été effectuée 1, 2, 3, 8, 12 et 24 h après la dose au jour 7. Le vismodegib était associé à une différence moyenne significative sur le plan statistique de 5,3 ms par rapport au placebo (intervalle de confiance [IC] à 90 % : 0,5; 10,0) dans l’intervalle QT après correction de Fridericia (QTcF = QT/RR0,33) à l’évaluation effectuée après 12 h, mais à aucune autre évaluation. Les concentrations plasmatiques de vismodegib obtenues chez ces sujets sains (Cmax moyenne de 14,5 µM, écart de 9,5 à 24,9 µM) étaient inférieures à celles notées chez les patients atteints d’un carcinome basocellulaire CBC (concentration plasmatique moyenne à l’état d’équilibre de 27,0 µM; écart : 11,6 à 63,8 µM).
Pharmacocinétique
Absorption
Le vismodegib est un composé hautement perméable doté d’une faible solubilité aqueuse (BCS classe 2). La biodisponibilité absolue d’une dose unique de vismodegib est de 31,8 %. L’absorption est saturable, comme en témoigne l’absence d’une hausse proportionnelle à la dose de l’exposition après une dose unique de 270 mg et de 540 mg de vismodegib.
Distribution
Le volume de distribution du vismodegib est faible, allant de 16,4 à 26,6 L. Le vismodegib se lie à l’albumine sérique et à la glycoprotéine alpha-1-acide (AAG) in vitro; la liaison à l’AAG est saturable aux concentrations pertinentes sur le plan clinique. La liaison aux protéines plasmatiques ex vivo chez les patients humains est > 99 %. Les concentrations de vismodegib sont fortement corrélées aux taux d’AAG, affichant des fluctuations parallèles à celles de l’AAG et à la concentration totale de médicament avec le temps et des concentrations constamment faibles de médicament non lié (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique chez l’animal).
Métabolisme
Le vismodegib est éliminé lentement par une combinaison de métabolisme et d’excrétion de la substance mère. Le vismodegib est prédominant dans le plasma, ses concentrations représentant plus de 98 % des composantes totales du médicament en circulation. Le vismodegib semble surtout métabolisé par le foie, et les voies métaboliques chez l’humain incluent l’oxydation, la glucuroconjugaison et un rare clivage du noyau de pyridine. Les deux métabolites oxydatifs les plus abondamment récupérés dans les fèces sont produits in vitro par les isoformes recombinantes du CYP2C9 et du CYP3A4/5.
Excrétion
Après une seule dose par voie orale, le vismodegib affiche un profil pharmacocinétique unique, caractérisé par des concentrations plasmatiques soutenues et une demi-vie terminale avoisinant 12 jours.
Après une administration uniquotidienne continue, la pharmacocinétique du vismodegib semble non linéaire. Si on considère la demi-vie après une dose unique, les concentrations plasmatiques à l’état d’équilibre chez les patients sont atteintes plus rapidement que prévu (habituellement en 7 jours environ de prise quotidienne continue), et l’accumulation est moins importante que prévu. La demi-vie apparente du vismodegib à l’état d’équilibre est évaluée à 4 jours avec une posologie quotidienne continue.
Après administration orale du médicament radiomarqué, le vismodegib est absorbé et éliminé lentement par une combinaison de métabolisme et d’excrétion de la substance mère, la plus grande partie étant récupérée dans les fèces (82 % de la dose administrée), et 4,4 % de la dose administrée étant récupérée dans les urines. Le vismodegib et ses produits métaboliques associés sont principalement éliminés par la voie hépatique.
Populations et situations particulières
Enfants
On ne dispose d’aucune donnée chez les enfants.
Personnes âgées
On dispose de données limitées chez les personnes âgées. L’analyse pharmacocinétique de population porte à croire que l’âge n’a aucun effet significatif sur le plan clinique sur les concentrations à l’état d’équilibre du vismodegib.
Insuffisance hépatique
Lors d’une étude clinique à cet effet, l’exposition générale moyenne (ASC0-24 ) au vismodegib a augmenté de 24 % chez des patients atteints d’insuffisance hépatique légère (n = 8) et de 31 % chez des patients atteints d’insuffisance hépatique modérée (n = 6), tandis qu’elle baissait de 14 % chez des patients atteints d’insuffisance hépatique grave (n = 3) par rapport aux patients dont la fonction hépatique était normale (voir INTERACTIONS MÉDICAMENTEUSES et ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Lors de l’étude clinique spécifique, l’insuffisance hépatique était définie d’après les critères du NCI-ODWG (National Cancer Institute Organ Dysfunction Working Group) :
- légère : bilirubine totale (BT) ≤ limite supérieure de la normale (LSN) avec aspartate-aminotransférase (AST) > LSN ou LSN < BT ≤ 1,5 x LSN, quelle que soit l’AST
- modérée : 1,5 x LSN < BT < 3 x LSN, quelle que soit l’AST
- grave : 3 x LSN < BT < 10 x LSN, quelle que soit l’AST
La prudence s’impose si SPC-Vismodegib est administré à des patients atteints d’insuffisance hépatique légère ou modérée. Le traitement par SPC-Vismodegib n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave, car les données sur de tels patients sont limitées (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). Lors de l’étude clinique spécifique, des hausses de la bilirubine dépassant le triple de la LSN (grade 3 et grade 4) ont été signalées chez des patients atteints d’insuffisance hépatique modérée ou grave.
Insuffisance rénale
L’innocuité et l’efficacité du vismodegib chez les patients atteints d’insuffisance rénale grave n’ont pas été étudiées. Aucune étude clinique n’a été menée spécifiquement pour évaluer l’effet d’une insuffisance rénale légère, modérée ou grave sur la pharmacocinétique du vismodegib. L’analyse pharmacocinétique de population laisse entendre qu’une insuffisance rénale légère (ClCr de 50 à 79 ml/min, n = 58) ou modérée (ClCr de 30 à 49 ml/min, n = 16) n’a pas d’effet cliniquement pertinent sur l’exposition générale au vismodegib.
CONSERVATION ET STABILITÉ
Conserver à la température ambiante (entre 15 et 30 °C).
Garder dans l’emballage d’origine. Garder le flacon hermétiquement fermé afin de protéger le médicament de l’humidité et de la chaleur. Garder hors de la vue et de la portée des enfants.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Ce médicament ne doit pas être utilisé après la date de péremption (EXP) indiquée sur l’emballage.
Élimination des gélules inutilisées ou dont la date de péremption est dépassée
Le rejet de produits pharmaceutiques dans l’environnement devrait être réduit au minimum. Il ne faut pas jeter les médicaments dans le système de traitement des eaux usées ni dans les déchets domestiques. Il est préférable d’avoir recours aux « systèmes de collecte » établis, dans les régions où ces systèmes sont en place.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
SPC-Vismodegib à 150 mg se présente sous la forme d’une gélule avec une coiffe grise opaque et un corps opaque de couleur rose, portant l’inscription « V150 » à l’encre noire sur la coiffe.
Ingrédients non médicinaux
La capsule contient : cellulose microcristalline PH101; monohydrate de lactose; stéarate de magnésium; laurylsulfate de sodium; povidone K30LP; glycolate d’amidon sodique; talc.
Enveloppe de la gélule (corps) : gélatine; dioxyde de titane; oxyde de fer rouge.
Enveloppe de la gélule (coiffe) : gélatine; dioxyde de titane; oxyde de fer noir.
Encre d’impression : comprend de la gomme-laque, de l’alcool déshydraté, de l’alcool isopropylique, de l’alcool butylique, du propylène glycol, une solution concentrée d’ammoniaque, de l’oxyde de fer noir, de l’hydroxyde de potassium et de l’eau purifiée.
SPC-Vismodegib est conditionné dans des flacons en polyéthylène de haute densité (PEHD) (28 gélules par flacon).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES Substance pharmaceutique
Dénomination commune : vismodegib
Nom chimique : 2-chloro-N-(4-chloro-3-[pyridin-2-yl]phényl)-
4-(méthylsulfonyl)benzamide
Formule moléculaire : C19 H14 Cl2 N2 O3 S Masse moléculaire : 421,29 g/mol
Formule développée :
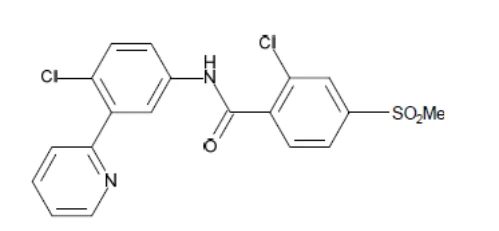
Propriétés physicochimiques :
Le vismodegib est une base libre cristalline dotée d’un pKa de 3,8, sous forme de poudre de couleur blanche ou blanc cassé à chamois. La solubilité du vismodegib dépend de son pH, qui est pratiquement insoluble à un pH de 6,8 et qui est de 1,003 mg/ml à un pH de 1,2. Le coefficient de partition (log P) est de 2,7.
ESSAIS CLINIQUES
Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative croisée à double permutation, à répartition aléatoire et portant sur une dose unique (1 x 150 mg) de SPC-Vismodegib en gélules dosées à 150 mg (Sun Pharma Canada Inc.) et d’ERIVEDGE® en gélules dosées à 150 mg (Roche Registration GmbH, Germany) a été menée à jeun chez des femmes asiatiques adultes en bonne santé qui ne pouvaient pas concevoir. Les données comparatives de biodisponibilité obtenues chez les 50 participantes qui ont été incluses dans l’analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉCAPITULATIF DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Vismodegib (150 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométrique (%) | Intervalle de confiance à 90 % |
ASC0-72 (h*ng/mL) | 143902,42 155689,22 (34,39) | 142830,74 153265,48 (33,71) | 100,8 | 93,5 - 108,6 |
Cmax (ng/mL) | 2352,02 2534,99 (33,77) | 2335,28 2496,82 (32,87) | 100,7 | 93,8 – 108,2 |
Tmax3 (h) | 27,00 (1,00 - 72,03) | 48,00 (1,50 - 72,00) | ||
1 SPC-Vismodegib (vismodegib) en gélules dosées à 150 mg (Sun Pharma Canada Inc.)
2 ERIVEDGE® (vismodegib) en gélules dosées à 150 mg (Roche Registration GmbH, Allemagne)
3 Exprimé sous forme de médiane (étendue) seulement
En raison de la demi-vie d’élimination prolongée du vismodegib, l’ASCl et le T½ n’ont pas pu être calculés avec exactitude à partir des données obtenues dans le cadre de cette étude.
ERIVANCE (SHH4476g)
L’essai pivot ERIVANCE (SHH4476g) était une étude internationale, multicentrique et ouverte à un seul groupe de traitement, mais deux cohortes. Il a été mené auprès de 104 patients de plus de 18 ans atteints d’un carcinome basocellulaire (CBC) de stade avancé (CBC métastatique [n = 33] et CBC localement avancé [n = 71] inclus). Le CBC métastatique était défini comme un CBC s’étant propagé au-delà du tissu cutané vers d’autres parties du corps, y compris les ganglions lymphatiques, les poumons, les os ou d’autres organes internes1. Les patients atteints d’un CBC localement avancé présentaient des lésions cutanées qui ne pouvaient être traitées par chirurgie (inopérables, récidivant au même endroit après deux interventions chirurgicales ou plus, et lorsque la résection curative était jugée peu probable ou qu’une intervention chirurgicale aurait entraîné une difformité ou une morbidité substantielles) et pour lesquelles la radiothérapie avait échoué, ne convenait pas ou était contre-indiquée. Avant l’inscription à l’étude, le diagnostic de CBC a été confirmé par examen histologique.
Les patients atteints d’un syndrome de Gorlin qui présentaient au moins une lésion de CBC de stade avancé et répondaient aux critères d’inclusion étaient admissibles à l’étude. Les patients étaient traités avec une dose quotidienne de 150 mg de vismodegib par voie orale jusqu’à la progression de la maladie ou la survenue de réactions toxiques inacceptables.
Sur les 104 patients inscrits, 96 étaient évaluables quant au taux de réponse objective (TRO). Vingt et un pour cent des patients avaient reçu un diagnostic de syndrome de Gorlin. Tous les patients atteints de ce syndrome qui participaient à l’essai ERIVANCE répondaient aux critères d’inclusion. Les caractéristiques démographiques des patients sont résumées au Tableau 5.
Tableau 5. Caractéristiques démographiques des patients (ERIVANCE - SHH4476g)
CBC métastatique CBC localement (n = 33) avancé (n = 63) |
|---|
Âge Médian (ans) 62 62 ≥ 65 ans, n (%) 14 (42 %) 30 (48 %) |
Sexe, n (%) Homme 24 (73 %) 35 (56 %) Femme 9 (27 %) 28 (44 %) |
Race, n (%) Blanche 33 (100 %) 63 (100 %) |
Traitement antérieur, quel qu’il soit, n (%) 32 (97 %) 59 (94 %) Chirurgie 32 (97 %) 56 (89 %) Radiothérapie 19 (58 %) 17 (27 %) Traitements généraux 9 (30 %) 7 (11 %) |
Au moment de l’analyse primaire, la durée médiane du traitement dans les cohortes atteintes de CBC métastatique et de CBC localement avancé était de 10,0 mois et de 9,7 mois, respectivement.
Le critère d’évaluation principal était le TRO évalué par un centre d’examen indépendant tel que résumé au Tableau 6. Une réponse objective était définie comme une réponse complète ou partielle lors de deux évaluations consécutives séparées d’au moins 4 semaines. Dans la cohorte du CBC métastatique, la réponse tumorale a été évaluée en fonction des critères RECIST (Response Evaluation Criteria in Solid Tumors), version 1.0. Dans la cohorte du CBC localement avancé, la réponse tumorale a été évaluée par examen visuel de la tumeur externe et de l’ulcération, par imagerie (le cas échéant) et par biopsie tumorale.
Tout patient était considéré comme répondeur s’il satisfaisait à au moins un des critères suivants et s’il ne présentait pas de progression de la maladie : (1) réduction ≥ 30 % de la taille de la tumeur (somme du diamètre le plus long [SDL]), par rapport au début de l’étude dans les lésions cibles selon les clichés radiographiques; (2) réduction ≥ 30 % de la SDL par rapport au début de l’étude dans la dimension visible à l’extérieur des lésions cibles; (3) disparition complète de l’ulcération dans toutes les lésions cibles. Les résultats clés sont présentés au Tableau 6.
Tableau 6. Taux de réponse objective : patients évaluables sur le plan de l’efficacitéa,b
Critère d’évaluation principal : TRO évalué par le CEI | Critère d’évaluation secondaire : TRO évalué par l’investigateur | |||||||
|---|---|---|---|---|---|---|---|---|
CBC métastatique (n = 33) | CBC localement avancé (n = 63) | CBC métastatique (n = 33) | CBC localement avancé (n = 63) | |||||
TRO, n (%) [IC à 95 %] | 10 (30,3 %) [15,6 %−48,2 %] | 27 (42,9 %) [30,5 %−56,0 %] | 15 (45,5 %) [s.o.] | 38 (60,3 %) [s.o.] | ||||
Maladie stable, n (%) | 21 (63,6 %) | 24 (38,1 %) | 15 (45,5 %) | 15 (23,8 %) | ||||
| Maladie progressivec, n (%) | 1 (3,0 %) | 8 (12,9 %) | 2 (6,0 %) | 6 (9,5 %) | ||||
s.o. = sans objet; CEI = centre d’examen indépendant
a La population de patients évaluables sur le plan de l’efficacité est définie comme l’ensemble des patients inscrits qui ont reçu toute quantité du médicament à l’étude et chez qui l’analyse, par un pathologiste indépendant, des tissus archivés ou du tissu prélevé par biopsie au début de l’étude confirmait un CBC.
b Parmi les données non évaluables ou manquantes, on comptait 1 cas de CBC métastatique et 4 cas de CBC localement avancés.
c La progression dans la cohorte du CBC localement avancé est définie selon les critères suivants : (1) hausse ≥ 20 % de la somme des dimensions les plus longues (SDL) par rapport au nadir dans les lésions cibles (soit par examen radiologique ou par mesure de la dimension visible à l’extérieur), (2) nouvelle ulcération touchant les lésions cibles et persistant sans signe de guérison pendant au moins 2 semaines, (3) nouvelles lésions dévoilées par examen radiologique ou par examen physique, (4) progression de lésions non ciblées selon les critères RECIST.
Critères d’évaluation secondaires
Tous les critères d’évaluation secondaires et exploratoires sont présentés de façon descriptive et il est difficile à première vue de déterminer le bienfait du vismodegib quant à ces critères.
Parmi les critères d’évaluation secondaires clés, notons la durée de la réponse. Dans les cas de CBC métastatique, la durée médiane de la réponse était de 7,6 mois (IC à 95 % : 5,62; non évaluable) selon le CEI. Dans le cas du CBC localement avancé, la durée médiane de la réponse était de 7,6 mois (IC à 95 % : 5,65; 9,66) selon le CEI.
Critères d’évaluation exploratoires
Dans les cohortes de CBC métastatique et localement avancé, la majorité des réponses évaluées par le CEI (6 sur 10 et 14 sur 27, respectivement) sont survenues au plus tard à la semaine 8. Les données détaillées sur le délai avant la réponse évaluée par le CEI sont résumées au Tableau 7.
Tableau 7. Délai avant la réponse (évaluée par le CEI)
Délai avant la réponse CBC métastatique CBC localement avancé (n = 10 répondeurs) (n = 27 répondeurs) n (%) n (%) |
|---|
| ≤ 8 semaines 6 (60,0) 14 (51,85) |
| 8-16 semaines 2 (20,0) 3 (11,11) |
| 16-24 semaines 1 (10,0) 6 (22,22) |
| 24-32 semaines 0 2 (7,41) |
| 32-40 semaines 0 0 |
| 40-48 semaines 1 (10,0) 2 (7,41) |
Suivi additionnel de 12 mois après l’analyse primaire
Dans une analyse mise à jour représentant 12 mois supplémentaires de suivi (date limite de collecte des données cliniques : 28 novembre 2011) après l’analyse primaire (pour une période totale de suivi minimale potentielle de 21 mois pour tous les patients), le nombre de patients ayant présenté une réponse objective telle qu’évaluée par le CEI était de 11 (33,3 %) (IC à 95 % : 19,2 %; 51,8 %) dans le cas du CBC métastatique et de 30 (47,6 %) (IC à 95 % : 35,5 %; 60,6 %) dans le cas du CBC localement avancé. La durée médiane de la réponse telle qu’évaluée par le CEI était de 7,6 mois (IC à 95 % : 5,5; 9,4) dans le cas du CBC métastatique et de 9,5 mois (IC à 95 % : 7,4; 21,4) dans le cas du CBC localement avancé, selon le CEI. La durée médiane du traitement a augmenté dans les cohortes de CBC métastatique et de CBC localement avancé, passant à 13,3 mois et à 12,7 mois, respectivement.
Suivi additionnel de 30 mois après l’analyse primaire
Dans l’analyse mise à jour représentant 30 mois supplémentaires de suivi, les données relatives au TRO évalué par le CEI (critère d’évaluation principal) n’ont pas été recueillies. Il restait huit patients dans l’étude pivot à cette date. La majorité des réponses avaient été obtenues au moment de l’analyse primaire et une seule autre réponse objective évaluée par l’investigateur est survenue après l’analyse primaire et avant l’analyse de suivi à 30 mois dans un cas de CBC métastatique dont le statut de la réponse est passé de maladie stable à réponse partielle. La durée médiane du traitement n’a pas augmenté après l’analyse de suivi additionnel de 12 mois. Voir la section Sort des patients ci-dessous pour connaître le nombre de patients à chaque date limite de collecte des données.
Sort des patients
À la date limite de collecte des données de l’analyse primaire (26 novembre 2010), 9 mois après l’inscription du dernier patient, 53 patients sur 104 (51,0 %) avaient arrêté le traitement et 51 (49,0 %) étaient encore sous traitement. Les causes d’abandon de l’étude les plus fréquentes étaient la survenue de manifestations indésirables (12; 11,5 %), la décision du patient (20; 19,2 %) et la progression de la maladie (11; 10,6 %).
Après 12 mois supplémentaires de suivi, le 28 novembre 2011, 75 patients sur 104 (72,1 %) avaient arrêté le traitement et 29 (27,9 %) étaient encore sous traitement. Les causes d’abandon de l’étude les plus fréquentes étaient les manifestations indésirables (16; 15,4 %), la décision du patient (22; 21,2 %) et la progression de la maladie (25; 24,0 %).
À l’analyse de suivi réalisée 30 mois après l’analyse primaire, soit le 30 mai 2013, 96 patients sur 104 (92,3 %) avaient cessé le traitement et 8 (7,7 %) étaient encore sous traitement. La plupart des abandons de l’étude étaient dus à des manifestations indésirables (22; 21,2 %), à la décision du patient (27; 26,0 %) et à la progression de la maladie (29; 27,9 %).
STEVIE (MO25616)
STEVIE est un essai clinique de phase II, multicentrique, non comparatif et ouvert (MO25616) mené après l’homologation du produit auprès de 1 232 patients atteints d’un CBC de stade avancé, dont des patients atteints d’un CBC localement avancé (n = 1 119) ou d’un CBC métastatique (n = 96) chez qui l’innocuité et l’efficacité pouvaient être évaluées. En général, il y avait concordance entre l’étude STEVIE et l’étude ERIVANCE pour ce qui est des résultats sur l’efficacité évalués par l’investigateur tant chez les patients atteints d’un CBC métastatique que chez les patients atteints d’un CBC localement avancé. Toutefois, à la différence de l’étude ERIVANCE, l’efficacité dans l’étude STEVIE était un critère d’évaluation secondaire, et les critères d’évaluation de l’efficacité n’ont fait l’objet d’aucune évaluation indépendante centralisée.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie chez l’animal
Pharmacodynamie primaire
Le vismodegib se lie à la protéine SMO (smoothened) et en inhibe l’activité, bloquant ainsi de façon efficace la signalisation Hedgehog (Hh)2.
Des études in vitro ont été effectuées pour caractériser la puissance et la spécificité de l’action du vismodegib dans les cellules murines et humaines modifiées de façon à contenir un promoteur répondant aux facteurs de transcription GLI afin de stimuler l’expression de la luciférase, avec une concentration inhibitrice 50 % (CI50) de 2,8 et 12,7 nM, respectivement. L’efficacité in vivo a été évaluée par la mesure de la capacité du vismodegib à inhiber la croissance des tumeurs allogéniques de type médulloblastome provenant de souris Ptch1+/- et des tumeurs xénogènes d’adénocarcinome colorectal et pancréatique humain dérivées de patients chez la souris.
Pharmacodynamie secondaire
On a évalué la capacité du vismodegib à amener la suppression de la voie de signalisation Hh dans les follicules pileux et le tissu cutané chez la souris afin de valider l’emploi de tissus de remplacement pour surveiller la modulation de la voie de signalisation. Le vismodegib administré à raison de 100 mg/kg deux fois par jour (2 f.p.j.) (total de 5 doses) a entraîné une suppression significative de l’ARN impliqué dans la transcription de Gli1 dans les tissus cutanés prélevés par biopsie. La suppression de la voie de signalisation a été observée à un degré plus élevé dans le tissu cutané que dans les follicules pileux, peu importe la phase du cycle capillaire examinée.
Pharmacologie liée à l’innocuité chez l’animal
Les évaluations non cliniques de la pharmacologie liée à l’innocuité comprenaient des études in vitro sur la liaison aux récepteurs et des évaluations in vitro de l’inhibition du courant dans les canaux liée au gène ether-à-go-go humain (hERG), intégraient des évaluations cardiovasculaires dans des études avec doses répétées chez le chien, une étude portant précisément sur la pharmacologie liée à l’innocuité cardiovasculaire chez le chien, des évaluations neurocomportementales dans des études sur la toxicité de doses répétées chez le rat, et des évaluations respiratoires dans des études sur la toxicité de doses répétées chez le chien.
Le vismodegib n’a pas eu d’effet significatif sur le plan biologique sur la liaison du radioligand à l’un quelconque des récepteurs pharmacologiques courants non ciblés lors d’une évaluation in vitro à une concentration de 9,2 µM (concentration de médicament libre).
Les effets in vitro du vismodegib sur le courant ionique médié par le canal hERG ont été évalués dans des cellules HEK293 prépolarisées exprimant de façon stable des canaux potassiques hERG. La CI50 pour l’effet du vismodegib sur le courant potassique hERG était de 37,2 µM, soit une concentration environ 340 fois plus élevée que la concentration habituelle de médicament libre dans le plasma à l’état d’équilibre chez les patients.
Le vismodegib n’a eu aucun effet sur l’intervalle QTc ni sur tout autre paramètre électrocardiographique ou hémodynamique ou sur la température corporelle dans des études sur la toxicité de doses répétées chez le chien se conformant aux bonnes pratiques de laboratoire ou dans une étude portant précisément sur la pharmacologie liée à l’innocuité cardiovasculaire chez des chiens conscients chez qui on avait implanté des dispositifs de télémétrie. La concentration plasmatique maximale de vismodegib à la plus haute dose évaluée chez les chiens chez qui on avait implanté des dispositifs de télémétrie, soit 2 000 mg/kg, est environ 4 fois plus élevée que la concentration plasmatique habituelle de médicament chez les patients à l’état d’équilibre.
Une incidence élevée d’ataxie, de spasmes ou de tremblements des membres ou du corps a été observée dans les études sur la toxicité de doses répétées chez le rat à des niveaux d’exposition inférieurs à ceux normalement liés à la concentration plasmatique et à l’ASC0-24 chez les patients à l’état d’équilibre. Ces phénomènes ont complètement disparu après arrêt de l’administration du médicament et n’étaient pas associés à des observations microscopiques. L’administration du vismodegib n’était pas associée à d’autres effets directs sur les paramètres neurocomportementaux. Des baisses proportionnelles à la dose de l’activité motrice ou de la force de préhension notées dans les études sur la toxicité chez le rat d’une durée de 4 et de 26 semaines pourraient être liées à une détérioration générale de l’état corporel ou à une diminution du poids corporel de l’animal et n’ont pas été considérées comme des effets directs du vismodegib.
Le vismodegib n’a eu aucun effet sur les paramètres respiratoires dans les études de 4, de 13 et de 26 semaines sur la toxicité chez le chien.
Pharmacocinétique chez l’animal
Des études in vivo sur la pharmacocinétique du vismodegib ont été menées chez la souris, le rat, le chien et le singe cynomolgus. On a évalué la liaison aux protéines plasmatiques chez la souris, le rat, le lapin, le chien, le singe et dans le plasma humain, et la proportion dans le plasma sanguin a été évaluée chez la souris, le rat, le chien, le singe et dans le sang total humain. Des études in vitro et in vivo ont été réalisées afin de vérifier le devenir, l’excrétion et le métabolisme du vismodegib chez diverses espèces. D’autres études in vitro ont été réalisées pour évaluer le potentiel d’interactions médicamenteuses avec le vismodegib.
Le vismodegib a une faible clairance plasmatique (CL) (< 25 % du débit sanguin dans le foie) chez la souris, le rat et le chien, soit 23,0, 4,65 et 0,338 ml/min/kg, respectivement. Chez le singe cynomolgus, le vismodegib avait une clairance plasmatique modérée (environ 43 % du débit sanguin dans le foie) de 19,3 ml/min/kg. La demi-vie terminale (t1/2 ) se situait entre 0,976 heure chez la souris et 41,8 heures chez le chien. Le volume de distribution à l’état d’équilibre (Véq) était faible à modéré (de 0,490 à 1,68 L/kg) dans toutes les espèces évaluées.
Le taux de liaison in vitro du vismodegib aux protéines plasmatiques est élevé, soit > 95 % dans toutes les espèces étudiées. Dans le plasma, le vismodegib se lie à la glycoprotéine α1-acide de façon proportionnelle à la concentration, et à l’albumine sérique humaine. Le composé ne semble pas se distribuer préférentiellement dans les globules rouges, les coefficients de partage sang-plasma allant de 0,608 à 0,881 dans toutes les espèces étudiées. Le vismodegib[14C] était largement distribué dans les tissus dans une étude quantitative d’autoradiographie du corps entier chez le rat. La plus forte concentration de la radioactivité dérivée du médicament au moment de la concentration maximale a été observée dans le tube digestif, probablement en lien avec du médicament non absorbé. La radioactivité liée au médicament a été récupérée en grande partie dans les fèces et la bile dans les études de bilan massique chez le rat et le chien après administration de vismodegib[14C]. Le vismodegib intact était le composant principal de la radioactivité récupérée dans les fèces. En revanche, la majorité de la radioactivité récupérée dans la bile était sous forme de métabolites. La clairance rénale du vismodegib était faible chez le rat, le chien et le singe en fonction des données tirées des études de pharmacocinétique et de bilan massique.
Le vismodegib n’est pas un inhibiteur puissant des isoformes 1A2, 2B6, 2C19, 2D6 et 3A4/5 du système P450, les valeurs de concentration inhibitrice 50 % (CI50) étant > 15 μM. La constante d’inhibition (Ki) des isoformes 2C8 et 2C9 était de 6,0 et de 5,4 μM, respectivement. Vu le degré élevé de liaison aux protéines plasmatiques (> 99 % ex vivo chez l’humain), il semble peu probable que le vismodegib exerce une puissante activité inhibitrice sur les isoformes du système P450. Le vismodegib n’est pas un puissant inhibiteur proportionnel au temps de l’activité du CYP3A4/5.
TOXICOLOGIE
Pouvoir cancérogène
Des études de cancérogénicité ont été menées chez la souris et le rat. Un pouvoir cancérogène a été observé chez le rat seulement et se limitait à des tumeurs bénignes des follicules pileux, comprenant des pilomatrixomes et des kératoacanthomes, à une exposition correspondant respectivement à au moins 0,1 fois et au moins 0,6 fois l’exposition à l’état d’équilibre à la dose recommandée chez l’humain d’après l’ASC0-24. Aucune tumeur maligne n’a été décelée chez l’une ou l’autre des espèces étudiées. Aucune tumeur bénigne des follicules pileux n’a été signalée dans les études cliniques sur le vismodegib. La pertinence de ce résultat pour les patients reste à déterminer.
Génotoxicité
Le vismodegib a donné des résultats négatifs lors d’une batterie de tests in vitro (test des mutations d’Ames chez le genre Salmonella et l’espèce Escherichia coli et recherche d’aberrations chromosomiques dans les lymphocytes du sang périphérique chez l’humain) en présence ou en l’absence de systèmes d’activation métabolique.
Le vismodegib a donné des résultats négatifs à un test in vivo du micronoyau de la moelle osseuse chez le rat lorsqu’il était administré à une dose unique pouvant atteindre 2 000 mg/kg (12 000 mg/m2; environ 120 fois la dose recommandée chez l’humain en fonction de la surface corporelle).
Altération de la fertilité
Dans l’étude de 26 semaines conçue pour évaluer la capacité du vismodegib à altérer la fertilité chez le rat, on n’a observé aucun effet sur les organes reproducteurs mâles ou les critères d’évaluation de la fertilité à la dose de 100 mg/kg/jour à la fin du traitement ou après une phase de rétablissement de 16 semaines (correspondant à 1,3 fois l’exposition d’après l’ASC0-24 à l’état d’équilibre à la dose recommandée chez l’humain). En outre, aucun effet sur les organes reproducteurs mâles n’a été observé dans les études sur la toxicité générale du vismodegib de 26 semaines maximum menées chez des rats et des chiens matures sur le plan sexuel. Toutefois, on a observé des nombres accrus de cellules germinales en dégénérescence et une hypospermie chez des chiens immatures sur le plan sexuel traités pendant 4 semaines dans une étude sur la toxicité générale à une dose ≥ 50 mg/kg/jour (correspondant à 2,1 fois l’exposition d’après l’ASC0-24 à l’état d’équilibre à la dose recommandée chez l’humain), phénomènes qui ne s’étaient pas complètement inversés à la fin d’une période de rétablissement de 4 semaines.
Dans l’étude de 26 semaines conçue pour évaluer la capacité du vismodegib à altérer la fertilité chez le rat, des effets sur les organes reproducteurs des femelles ont été observés à la dose de 100 mg/kg/jour tout de suite après l’arrêt du traitement, y compris des implantations réduites, un pourcentage accru de pertes avant l’implantation, et un nombre moindre de femelles porteuses d’embryons viables. De telles observations n’ont pas été constatées après une période de rétablissement de 16 semaines. Aucun changement histopathologique corrélatif n’a été observé. L’exposition des rates à 100 mg/kg correspond à 1,2 fois l’exposition d’après l’ASC0-24 à l’état d’équilibre à la dose recommandée chez l’humain. Par ailleurs, dans l’étude de 26 semaines sur la toxicité générale du vismodegib, on a observé une réduction du nombre de corps jaunes à la dose de 100 mg/kg/jour; l’effet ne s’était pas inversé à la fin d’une période de rétablissement de 8 semaines (correspondant à 1,1 fois l’exposition d’après l’ASC0-24 à l’état d’équilibre à la dose recommandée chez l’humain).
Pouvoir tératogène
Dans une étude sur le développement embryo-fœtal dans laquelle des rates gravides ont reçu du vismodegib chaque jour pendant l’organogenèse, le vismodegib a traversé la barrière placentaire et a été gravement toxique pour les conceptus. Des malformations, y compris des anomalies craniofaciales, un périnée ouvert et l’absence ou la fusion de doigts ont été observées chez les fœtus de rates recevant une dose de 10 mg/kg/jour (correspondant à 20 % de l’exposition à la dose recommandée chez l’humain d’après l’ASC0-24. L’incidence des retards ou des variations de croissance chez le fœtus, et de l’ossification incomplète ou absente du sternum, du centre des vertèbres cervicales ou des phalanges proximales et des griffes était aussi accrue à une dose de
10 mg/kg/jour. Le vismodegib était embryolétal à des doses ≥ 60 mg/kg/jour (correspondant à une exposition de 2,8 fois supérieure à celle observée à la dose recommandée chez l’humain d’après l’ASC0-24).
Autres résultats
Les résultats d’études sur la toxicité du vismodegib ont montré un risque d’effets indésirables au cours du développement postnatal. L’administration de vismodegib à des rats a entraîné des changements irréversibles dans les dents en croissance (dégénérescence/nécrose des odontoblastes, formation de kystes remplis de liquide dans la pulpe dentaire, ossification du canal radiculaire et hémorragie) et la soudure de la plaque de croissance épiphysaire à des expositions inférieures à la concentration normale à l’état d’équilibre d’après l’ASC0-24 chez les patients.
Les effets sur les paramètres de pathologie clinique dans les études non cliniques à des expositions inférieures à la concentration à l’état d’équilibre d’après l’ASC0-24 chez les patients comprenaient des augmentations réversibles des taux sériques de cholestérol LDL et HDL chez les rats et les chiens. Les effets observés chez les chiens à une exposition (ASC0-24) environ 2 fois supérieure à celle obtenue avec la dose recommandée chez l’humain incluaient une baisse de l’hématocrite associée à une hémorragie multiviscérale suraiguë (observée chez un seul chien dans l’étude de toxicité de 13 semaines) et des baisses sporadiques et réversibles de la numération plaquettaire.
Les effets du vismodegib sur la peau, observés à des niveaux d’exposition pertinents sur le plan clinique ou inférieurs à ces niveaux, incluaient l’alopécie chez le rat et le chien, les kystes folliculaires chez le rat, le pilomatrixome chez le rat (voir Pouvoir cancérogène), et l’enflure ou l’érythème au niveau des pattes, associés à une hyperkératose folliculaire et une inflammation granulomateuse chez le chien. On a noté des signes de réversibilité de l’alopécie chez le rat et le chien et des effets sur les pattes des chiens après l’arrêt du traitement.
Dans l’étude de toxicité de 13 semaines chez le chien, une augmentation de la vacuolisation de l’épithélium tubulaire dans les reins a été observée chez les femelles à des expositions ≥ 1,4 fois supérieures à la concentration normale à l’état d’équilibre d’après l’ASC0-24 chez les patients et a persisté après une période de récupération de 13 semaines. Toutefois, les changements correspondants n’ont pas été observés à des expositions similaires ou supérieures dans l’étude de toxicité de 26 semaines chez le chien, et la signification toxicologique de cette observation reste à établir.
Les effets sur le tractus gastro-intestinal incluaient une diminution du nombre de papilles gustatives chez les rats à qui on avait administré du vismodegib à raison de ≥ 50 mg/kg/jour (correspondant à moins d’une fois l’exposition estimée avec la dose recommandée chez l’humain d’après l’ASC0-24 à l’état d’équilibre; étude de 26 semaines sur la toxicité); une incidence accrue d’anomalie de la coloration des fèces (noires) ou de fèces liquides ou mucoïdes chez les chiens mâles ou femelles ayant reçu ≥ 50 mg/kg/jour (correspondant à environ deux fois l’exposition estimée avec la dose recommandée chez l’humain d’après l’ASC0-24 à l’état d’équilibre; études de 4 et de 13 semaines sur la toxicité); et une incidence accrue des vomissements chez les chiens ayant reçu 400 mg/kg/jour (correspondant à environ trois fois l’exposition estimée avec la dose recommandée chez l’humain d’après l’ASC0-24 à l’état d’équilibre; étude de 4 semaines sur la toxicité).
RÉFÉRENCES
- 1. Sekulic, et al. Efficacy and Safety of Vismodegib in Advanced Basal-Cell Carcinoma. N Engl J Med 2012;366:2171-9.
- 2. Yauch RL, Dijkgraaf GJP, Alicke B, et al. Smoothened Mutation Confers Resistance to a Hedgehog Pathway Inhibitor in Medulloblastoma. Science 2009;326:572-574.
- 3. Basset-Seguin, et al. Vismodegib in patients with advanced basal cell carcinoma (STEVIE): a pre-planned interim analysis of an international, open-label trial.
- 4. Monographie de produit, ERIVEDGE, gélules à 150 mg, Numéro de contrôle 236154, Date de révision : 11 mai 2020, Hoffmann-La Roche Limited/Limitée.