


Monographie de produit - Olumiant
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS | 2022-06 |
| 2 CONTRE-INDICATIONS | 2024-01 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », CANCER | 2022-06 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », ÉVÉNEMENTS CARDIOVASCULAIRES MAJEURS | 2022-06 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », THROMBOSE | 2022-06 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2022-06 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 2024-01 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Cancer | 2022-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Événements cardiovasculaires majeurs | 2022-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Thrombose | 2022-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Paramètres biologiques, Taux de créatine phosphokinase (CPK) | 2024-01 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire, Rénal | 2024-01 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ......................................... 2
TABLE DES MATIÈRES .......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................... 5
1 INDICATIONS ............................................................................................................... 5
1.1 Enfants .............................................................................................................. 5
1.2 Personnes âgées ............................................................................................... 5
2 CONTRE-INDICATIONS ............................................................................................... 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .................... 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................ 7
4.1 Considérations posologiques ............................................................................. 7
4.2 Dose recommandée et modification posologique ............................................... 8
4.4 Administration .................................................................................................... 9
4.5 Dose oubliée .................................................................................................... 10
5 SURDOSAGE ............................................................................................................. 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .................................................................................................................... 10
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................... 10
7.1 Populations particulières .................................................................................. 18
7.1.1 Femmes enceintes ...................................................................................................... 18
7.1.2 Allaitement .................................................................................................................. 18
7.1.3 Enfants ........................................................................................................................ 18
7.1.4 Personnes âgées ........................................................................................................ 18
8 EFFETS INDÉSIRABLES ........................................................................................... 19
8.1 Aperçu des effets indésirables ......................................................................... 19
8.2 Effets indésirables observés dans les essais cliniques .................................... 20
8.3 Effets indésirables peu courants observés au cours des essais cliniques ........ 26
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................. 27
8.5 Effets indésirables observés après la mise en marché ..................................... 30
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................... 30
9.2 Aperçu des interactions médicamenteuses ...................................................... 30
9.4 Interactions médicament-médicament .............................................................. 31
9.5 Interactions médicament-aliment ..................................................................... 37
9.6 Interactions médicament-plante médicinale ..................................................... 37
9.7 Interactions médicament-tests de laboratoire ................................................... 37
10 PHARMACOLOGIE CLINIQUE .................................................................................. 38
10.1 Mode d’action .................................................................................................. 38
10.2 Pharmacodynamie ........................................................................................... 38
10.3 Pharmacocinétique .......................................................................................... 39
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT........................................................ 44
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .......................................... 44
PARTIE II : INFORMATIONS SCIENTIFIQUES ..................................................................... 45
13 INFORMATIONS PHARMACEUTIQUES .................................................................... 45
14 ESSAIS CLINIQUES ................................................................................................... 45
14.1 Essais cliniques par indication ......................................................................... 45
15 MICROBIOLOGIE ....................................................................................................... 56
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 56
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ....................................... 59
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
OLUMIANT (comprimés de baricitinib) est indiqué dans les cas suivants :
Polyarthrite rhumatoïde (PR)
- En association avec le méthotrexate (MTX), OLUMIANT est indiqué pour atténuer les signes et les symptômes de la polyarthrite rhumatoïde (PR) modérée ou sévère chez les patients adultes qui ont obtenu une réponse insatisfaisante à un ou plusieurs antirhumatismaux modificateurs de la maladie (ARMM).
OLUMIANT peut être utilisé en monothérapie en cas d’intolérance au MTX.
Restrictions concernant l’utilisation : L’utilisation d’OLUMIANT en association avec d’autres inhibiteurs des protéines JAK, des ARMM biologiques, ou des immunosuppresseurs puissants, tels que l’azathioprine ou la cyclosporine, n’est pas recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
Pelade
OLUMIANT est indiqué pour le traitement des patients adultes atteints de pelade sévère.
Restrictions concernant l’utilisation : L’utilisation d’OLUMIANT en association avec d’autres inhibiteurs des protéines JAK, des immunomodulateurs biologiques, ou des immunosuppresseurs puissants, tels que l’azathioprine ou la cyclosporine, n’est pas recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : La prudence s’impose lors du traitement par OLUMIANT chez les personnes âgées. Les fréquences d’effets indésirables graves (EIG) mortels, des hospitalisations pour cause d’EIG, des EIG potentiellement mortels et des effets indésirables ayant mené à l’abandon du traitement à l’étude étaient plus élevées chez les patients âgés de 75 à 84 ans qu’au sein des sous-groupes composés de patients plus jeunes (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
L’emploi du baricitinib est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
OLUMIANT est contre-indiqué chez les femmes enceintes (voir 7.1.1 Femmes enceintes).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
INFECTIONS GRAVES
Les patients traités par OLUMIANT (baricitinib) sont exposés à un risque d’infection grave pouvant entraîner l’hospitalisation ou le décès (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Infections et 8 EFFETS INDÉSIRABLES). La plupart des patients qui ont contracté une telle infection prenaient en concomitance un immunosuppresseur, tel que le MTX ou un corticostéroïde.
En cas d’infection grave, il faut interrompre le traitement par OLUMIANT jusqu’à ce que l’infection ait été maîtrisée.
Les infections signalées comprennent les suivantes :
- Tuberculose évolutive pouvant être associée à une affection pulmonaire ou extrapulmonaire. Par conséquent, les patients doivent subir des tests de dépistage de la tuberculose avant l’instauration du traitement par OLUMIANT et pendant celui-ci. Le traitement de la tuberculose latente doit être instauré avant l’administration d’OLUMIANT.
- Infections fongiques envahissantes, y compris la cryptococcose et la pneumocystose, qui peuvent se présenter sous une forme disséminée plutôt que sous une forme localisée.
- Infections bactériennes ou virales et autres infections causées par des agents pathogènes opportunistes.
Il ne faut pas instaurer de traitement par OLUMIANT en présence d’une infection évolutive, y compris les infections chroniques ou localisées.
Avant d’instaurer le traitement par OLUMIANT, il faut peser soigneusement les risques et les bienfaits liés au traitement chez les patients atteints d’une infection chronique ou récurrente.
Les patients doivent faire l’objet d’une surveillance étroite à la recherche des signes et symptômes d’infection pendant et après le traitement par OLUMIANT, notamment l’apparition possible d’une tuberculose chez les patients ayant obtenu un résultat négatif au dépistage de l’infection tuberculeuse latente avant l’instauration du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Infections).
CANCER
Des cas de lymphome et d’autres cancers ont été signalés chez des patients qui ont reçu un traitement par OLUMIANT. Un taux accru de cancers, notamment de cancer du poumon, a été observé chez les patients de 50 ans et plus atteints de polyarthrite rhumatoïde (PR) présentant au moins un facteur de risque cardiovasculaire supplémentaire qui ont reçu un autre inhibiteur des protéines JAK, comparativement à ceux ayant été traités avec des inhibiteurs du TNF. Il faut utiliser OLUMIANT avec prudence chez les patients âgés, chez les patients qui fument ou ont des antécédents de tabagisme et chez les patients qui présentent d’autres facteurs de risque liés au cancer (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancer).
ÉVÉNEMENTS CARDIOVASCULAIRES MAJEURS
Dans une étude d’observation rétrospective portant sur l’emploi d’OLUMIANT chez des patients atteints de polyarthrite rhumatoïde, un taux plus élevé d’événements cardiovasculaires majeurs a été observé chez les patients traités par OLUMIANT que chez
ceux traités avec des inhibiteurs du TNF. Dans une étude clinique portant sur un autre inhibiteur des protéines JAK en comparaison avec des inhibiteurs du TNF, les événements cardiovasculaires majeurs, notamment l’infarctus du myocarde non mortel, ont été observés plus fréquemment chez les patients atteints de polyarthrite rhumatoïde qui étaient âgés de 50 ans et plus et présentaient au moins un facteur de risque cardiovasculaire supplémentaire. Il faut utiliser OLUMIANT avec prudence chez les patients âgés, chez les patients qui fument ou ont des antécédents de tabagisme et chez les patients qui présentent d’autres facteurs de risque cardiovasculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Événements cardiovasculaires majeurs).
THROMBOSE
On a observé une incidence accrue de thrombose, notamment de thrombose veineuse profonde et d’embolie pulmonaire, chez les patients traités par OLUMIANT comparativement aux patients sous placebo. Il y a également eu des cas de thrombose artérielle. Bon nombre de ces effets indésirables se sont révélés graves, et certains d’entre eux ont eu une issue fatale. Dans une étude d’observation rétrospective portant sur l’emploi d’OLUMIANT chez des patients atteints de polyarthrite rhumatoïde, un taux plus élevé de thrombose veineuse a été observé chez les patients traités par OLUMIANT que chez ceux traités avec des inhibiteurs du TNF. Les patients atteints de polyarthrite rhumatoïde présentant au moins un facteur de risque cardiovasculaire avaient un taux plus élevé de mortalité toutes causes confondues et de thrombose, y compris d’embolie pulmonaire, de thrombose veineuse profonde et de thrombose artérielle dans un essai clinique portant sur un autre inhibiteur des protéines JAK, comparativement à ceux ayant été traités avec des inhibiteurs du TNF. Il faut soupeser les risques et les bienfaits du traitement avant de l’administrer à des patients chez qui le risque peut être accru. Il faut interrompre le traitement par OLUMIANT et évaluer rapidement les patients présentant des symptômes de thrombose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Thrombose).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L’utilisation concomitante d’OLUMIANT et d’un immunosuppresseur puissant, d’un autre inhibiteur des protéines JAK ou d’un immunomodulateur biologique n’a pas été évaluée et, par conséquent, n’est pas recommandée (voir Immunitaire et 9.4 Interactions médicament-médicament).
- Il faut surveiller les résultats de l’hémogramme durant le traitement et apporter des modifications à la posologie selon les recommandations (voir Hématologique).
- Il ne faut pas instaurer de traitement par OLUMIANT chez un patient dont le nombre absolu de lymphocytes (NAL) est inférieur à 0,5 × 10⁹ cellules/L, dont le nombre absolu de neutrophiles (NAN) est inférieur à 1 × 10⁹ cellules/L ou dont le taux d’hémoglobine est inférieur à 80 g/L (voir Hématologique et 8 EFFETS INDÉSIRABLES).
- Il ne faut pas instaurer de traitement par OLUMIANT en présence d’une infection grave évolutive, y compris les infections localisées. Il faut interrompre le traitement par OLUMIANT si un patient contracte une infection grave, une infection opportuniste ou un sepsis (voir Infections).
- L’utilisation d’un traitement par OLUMIANT avec des vaccins vivants n’est pas recommandée (voir Vaccination).
En cas de tuberculose latente, il faut instaurer un traitement antituberculeux avant d’utiliser
OLUMIANT (voir Infections).
- Avant d’instaurer un traitement par OLUMIANT, il est recommandé de procéder au dépistage de l’hépatite virale (voir Infections).
- Avant d’instaurer un traitement par OLUMIANT, il faut soupeser les risques et les bienfaits du traitement chez les patients âgés, chez les patients qui fument ou ont des antécédents de tabagisme et chez les patients qui présentent d’autres facteurs de risque cardiovasculaire, chez les patients atteints de cancer ou chez les patients qui présentent un risque accru de thrombose, et au moment d’établir qu’il faut poursuivre ce traitement en cas d’apparition de cancer, d’événements cardiovasculaires majeurs, ou de thrombose (voir Cancer, Événements cardiovasculaires majeurs et Thrombose). Il faut interrompre le traitement par OLUMIANT et évaluer rapidement les patients qui présentent des symptômes de thrombose (voir Thrombose).
- OLUMIANT ne doit pas être utilisé pendant la grossesse et n’est pas recommandé chez les femmes qui allaitent (voir 7.1.1 Femmes enceintes et 7.1.2 Allaitement).
Il faut faire preuve de prudence lorsqu’on utilise OLUMIANT chez les patients âgés de
65 ans et plus. Il peut être utile de surveiller étroitement la fonction rénale dans la population gériatrique (voir 7.1.4 Personnes âgées).
- L’utilisation d’OLUMIANT n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (voir Populations et états pathologiques particuliers). Il faut évaluer les enzymes hépatiques avant d’instaurer un traitement par OLUMIANT. Si l’on observe une augmentation des enzymes hépatiques pendant le traitement et que l’on soupçonne une atteinte hépatique d’origine médicamenteuse, il faut interrompre le traitement par OLUMIANT jusqu’à ce que le diagnostic d’atteinte hépatique d’origine médicamenteuse soit exclu (voir Hépatique/biliaire/pancréatique et Surveillance et tests de laboratoire).
Il est recommandé de modifier la posologie chez les insuffisants rénaux traités par
OLUMIANT (voir Rénal et Populations et états pathologiques particuliers).
- Il est recommandé de modifier la posologie chez les patients qui prennent un inhibiteur du transporteur d’anions organiques de type 3 (ou OAT3, de l’anglais Organic Anion Transporter 3) doté d’un pouvoir inhibiteur puissant, tel que le probénécide, en association avec OLUMIANT (voir 9.4 Interactions médicament-médicament).
4.2 Dose recommandée et modification posologique
Polyarthrite rhumatoïde
La dose recommandée d’OLUMIANT administré par voie orale est de 2 mg une fois par jour en association avec le MTX.
Une monothérapie peut être envisagée en cas d’intolérance au MTX.
Pelade
La dose recommandée d’OLUMIANT administré par voie orale est de 2 mg une fois par jour. Il faut envisager de passer à 4 mg une fois par jour si la réponse au traitement n’est pas satisfaisante.
Dans les situations où le cuir chevelu est presque entièrement ou entièrement visible et/ou dans les cas de chute importante des cils ou des sourcils, il faut envisager de prescrire 4 mg une fois par jour comme dose initiale.
Lorsque le patient présente une réponse satisfaisante au traitement à raison de 4 mg, il faut envisager de réduire la dose à 2 mg une fois par jour. Lorsque cela est recommandé sur le plan clinique, la dose efficace la plus faible doit être utilisée afin de réduire au minimum les effets indésirables.
Il faut songer à mettre fin au traitement chez les patients qui ne retirent aucun bienfait thérapeutique après 36 semaines.
Posologie chez les populations particulières
Enfants (< 18 ans) : Santé Canada n’a pas approuvé d’indication pour l’utilisation de ce médicament chez les enfants (voir 1.1 Enfants).
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés de 65 ans ou plus (voir 7.1.4 Personnes âgées et Populations et états pathologiques particuliers).
Insuffisance rénale :
Polyarthrite rhumatoïde :
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère
(débit de filtration glomérulaire estimé [DFGe] supérieur à 60 mL/min/1,73 m2, voir Rénal et Populations et états pathologiques particuliers).
- Chez les patients adultes dont le DFGe est inférieur à 60 mL/min/1,73 m2, y compris ceux atteints d’une insuffisance rénale terminale (IRT), l’emploi d’OLUMIANT n’est pas recommandé.
Pelade :
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère
(DFGe supérieur à 60 mL/min/1,73 m2, voir Rénal et Populations et états pathologiques particuliers).
- Chez les patients adultes dont le DFGe se situe entre 30 et 60 mL/min/1,73 m2, si la dose recommandée de baricitinib est de 4 mg une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg une fois par jour. Si la dose recommandée est de 2 mg une fois par jour, l’emploi d’OLUMIANT n’est pas recommandé.
- Chez les patients adultes dont le DFGe est inférieur à 30 mL/min/1,73 m2, y compris ceux atteints d’une IRT, l’emploi d’OLUMIANT n’est pas recommandé.
Insuffisance hépatique : Aucun ajustement posologique n’est nécessaire en cas d’insuffisance hépatique légère ou modérée. L’emploi d’OLUMIANT n’est pas recommandé chez les patients atteints d’insuffisance hépatique sévère (voir Hépatique/biliaire/pancréatique et Populations et états pathologiques particuliers).
Modification de la dose en raison d’interactions médicamenteuses :
Chez les patients adultes atteints de pelade qui prennent 4 mg d’OLUMIANT une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg une fois par jour lorsque ce médicament est administré en concomitance avec des inhibiteurs du transporteur d’anion organique de type 3 (OAT3) à fort potentiel d’inhibition, comme le probénécide. Chez les patients traités par OLUMIANT à raison de 2 mg une fois par jour, l’administration en concomitance d’inhibiteurs de l’OAT3 dotés d’un pouvoir inhibiteur puissant n’est pas recommandé.
4.4 Administration
OLUMIANT peut être pris avec ou sans aliments (voir Absorption).
4.5 Dose oubliée
Si le patient se rend compte qu’il a oublié une dose d’OLUMIANT, il doit la prendre le plus tôt possible. Il ne faut pas prendre plus d’un comprimé par jour.
5 SURDOSAGE
Des doses uniques pouvant atteindre 40 mg ainsi que des doses multiples pouvant atteindre 20 mg (traitement de 10 jours) ont été administrées une fois par jour dans les études cliniques sans qu’aucun effet toxique limitant la dose soit observé. Les données sur la pharmacocinétique d’une dose unique de 40 mg chez des volontaires sains indiquent que plus de 90 % de la dose administrée devraient être éliminés en l’espace de 24 heures.
En cas de surdosage, il est recommandé de surveiller le patient en vue de déceler tout signe ou symptôme évocateur d’un effet indésirable. Les patients qui éprouvent des effets indésirables doivent recevoir le traitement adéquat.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION
ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | concentration / composition | |||||
| Orale | Comprimés de baricitinib à 2 mg et à 4 mg Chaque comprimé pelliculé à libération immédiate destiné à l’administration par voie orale comporte un renfoncement et une inscription gravée sur chaque côté. Le comprimé de 2 mg est un comprimé oblong, rose pâle, sur lequel « Lilly » est gravé d’un côté, et « 2 » de l’autre. Le comprimé de 4 mg est un comprimé rond, rose moyen, sur lequel « Lilly » est gravé d’un côté, et « 4 » de l’autre. | Cellulose microcristalline, croscarmellose sodique, mannitol et stéarate de magnésium. L’enrobage coloré contient ce qui suit : alcool polyvinylique, dioxyde de titane, lécithine (soya), oxyde de fer, polyéthylèneglycol et talc. | ||||
OLUMIANT est offert dans des flacons de 30 ou 90 comprimés et des plaquettes alvéolées de 14 (1 x 14) ou de 28 (2 x 14).
Ces formats et présentations ne sont pas nécessairement tous commercialisés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’ 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3 au début de la PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ.
Cancérogenèse et mutagenèse
Cancer
Des cas de lymphome et d’autres cancers, notamment de cancers de la peau non mélaniques ont été signalés chez des patients qui ont reçu OLUMIANT (voir 8.2 Effets indésirables observés dans les essais cliniques, Effets indésirables particuliers observés dans les cas de polyarthrite rhumatoïde). Il est donc recommandé d’examiner régulièrement la peau des patients qui sont exposés à un risque accru de cancer de la peau.
Dans le cadre d’une étude avec répartition aléatoire et traitement de référence de grande envergure menée auprès de patients de 50 ans et plus atteints de polyarthrite rhumatoïde et présentant au moins un facteur de risque cardiovasculaire supplémentaire, la fréquence des cancers (autres que les cancers de peau non mélanique), en particulier du cancer du poumon et du lymphome, s’est révélée plus élevée chez les patients qui ont reçu un autre inhibiteur des protéines JAK que chez ceux ayant été traités par des inhibiteurs du TNF.
Il faut soupeser les risques et les bienfaits associés au traitement par OLUMIANT avant d’instaurer un tel traitement chez les patients âgés, chez les patients qui fument ou ont des antécédents de tabagisme, chez les patients qui ont un cancer avéré à moins qu’il ne s’agisse d’un cancer de la peau autre que le mélanome qui a été traité efficacement ou au moment d’établir qu’il faut poursuivre ce traitement en cas d’apparition d’un cancer.
Cardiovasculaire
Événements cardiovasculaires majeurs
Dans le cadre d’une étude avec répartition aléatoire et traitement de référence de grande envergure menée auprès de patients de 50 ans et plus atteints de polyarthrite rhumatoïde et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé d’événements cardiovasculaires majeurs (ECVM; infarctus du myocarde [IM] non mortel; accident vasculaire cérébral [AVC] non mortel et décès d’origine CV à l’exception de l’embolie pulmonaire) a été observé chez les patients qui ont reçu un autre inhibiteur des protéines JAK que chez ceux ayant été traités par des inhibiteurs du TNF. L’augmentation des ECVM était principalement liée à l’augmentation de la fréquence des IM non mortels. Dans une étude d’observation rétrospective portant sur l’emploi d’OLUMIANT chez des patients atteints de polyarthrite rhumatoïde, un taux plus élevé d’ECVM (IM et AVC) a été observé chez les patients traités par OLUMIANT que chez ceux traités avec des inhibiteurs du TNF. La prudence est donc de mise lorsqu’OLUMIANT est administré à un patient qui présente des facteurs d’ECVM.
Il faut soupeser les risques et les bienfaits associés au traitement par OLUMIANT avant d’instaurer un tel traitement chez les patients âgés, chez les patients qui fument ou ont des antécédents de tabagisme ainsi que chez les patients qui présentent d’autres facteurs de risque cardiovasculaire, ou avant de poursuivre un tel traitement en cas d’apparition d’ECVM.
Thrombose
Des cas de thrombose, y compris de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP), ont été signalés chez des patients qui ont reçu OLUMIANT dans le cadre des essais cliniques ou après la commercialisation du produit. Des cas de thrombose artérielle siégeant dans les extrémités ont également été signalés dans des études cliniques sur OLUMIANT. Bon nombre de ces effets indésirables se sont révélés graves, et certains d’entre eux ont eu une issue fatale (voir 8.2 Effets indésirables observés dans les essais cliniques, Effets indésirables particuliers observés dans les cas de polyarthrite rhumatoïde).
Dans le cadre d’une étude avec répartition aléatoire et traitement de référence de grande envergure menée auprès de patients de 50 ans et plus atteints de polyarthrite rhumatoïde et présentant au moins un facteur de risque cardiovasculaire supplémentaire, on a observé une augmentation proportionnelle à la dose de thromboembolie veineuse (TEV) chez les patients qui ont reçu un autre inhibiteur des protéines JAK que chez ceux ayant été traités par des inhibiteurs du TNF. Dans une étude d’observation rétrospective portant sur l’emploi d’OLUMIANT chez des patients atteints de polyarthrite rhumatoïde, un taux plus élevé de TEV a été observé chez les patients traités par OLUMIANT que chez ceux traités avec des inhibiteurs du TNF. Des épisodes récurrents de thrombose veineuse ont été signalés chez certains patients qui ont repris leur traitement par OLUMIANT.
Il faut soupeser les risques et les bienfaits du traitement par OLUMIANT avant d’instaurer un tel traitement chez les patients qui peuvent présenter un risque accru de thrombose. Les facteurs de risques dont il faut tenir compte pour évaluer le risque d’événements thromboemboliques ou d’EP comprennent l’âge avancé, le tabagisme actuel ou les antécédents de tabagisme, l’obésité, les antécédents de TVP ou d’EP, les troubles prothrombotiques, l’utilisation de contraceptifs hormonaux combinés ou d’hormonothérapie de remplacement, une intervention chirurgicale importante ou une immobilisation prolongée.
En cas d’apparition de manifestations cliniques évocatrices d’une TVP/EP ou d’une thrombose artérielle, il faut interrompre le traitement par OLUMIANT, évaluer le patient rapidement et lui administrer un traitement adéquat.
Gastro-intestinal
Perforations gastro-intestinales : Des cas de perforation gastro-intestinale ont été signalés lors des essais cliniques sur l’utilisation d’OLUMIANT (voir 8 EFFETS INDÉSIRABLES); on ignore quel rôle l’inhibition des protéines JAK a pu jouer dans l’apparition de ces effets. Il faut utiliser OLUMIANT avec prudence chez les patients qui pourraient être exposés à un risque accru de perforation gastro-intestinale (p. ex., patients qui suivent un traitement concomitant par un anti-inflammatoire non stéroïdien [AINS] et/ou un corticostéroïde, patients ayant des antécédents de diverticulite). En cas de symptômes abdominaux d’apparition nouvelle, il faut évaluer le patient sans tarder de façon à déceler rapidement une perforation gastro-intestinale.
Hépatique/biliaire/pancréatique
Le traitement par OLUMIANT a été associé à une incidence accrue des cas d’élévation des taux d’enzymes hépatiques, comparativement au placebo. Des élévations des taux d’alanine aminotransférase (ALT) et d’aspartate aminotransférase (AST) à ≥ 5 et ≥ 10 fois la limite supérieure de la normale (LSN) ont été observées chez des patients qui ont reçu OLUMIANT lors des essais cliniques. Des lésions hépatiques d’origine médicamenteuse, qui n’ont toutefois pas été confirmées, ont été observées chez 4 patients qui ont reçu du baricitinib à 4 mg lors des essais cliniques portant sur la polyarthrite rhumatoïde. Il y a eu arrêt du traitement par le baricitinib chez 2 de ces patients, interruption temporaire du traitement suivie d’une reprise chez 1 patient, et poursuite du traitement sans interruption chez le dernier patient.
Il faut mesurer les taux d’enzymes hépatiques avant l’instauration d’un traitement par OLUMIANT, puis pendant celui-ci conformément à la stratégie de prise en charge usuelle. Il est recommandé de déterminer rapidement la cause de toute élévation des taux d’enzymes hépatiques afin de déceler d’éventuelles lésions hépatiques d’origine médicamenteuse. En cas d’élévation du taux d’ALT ou d’AST que l’on soupçonne d’être associée à une lésion hépatique d’origine médicamenteuse, il faut interrompre le traitement par OLUMIANT jusqu’à ce que cette hypothèse diagnostique ait été écartée (voir Enzymes hépatiques, Surveillance et tests de laboratoire et 8 EFFETS INDÉSIRABLES).
L’utilisation du baricitinib n’a pas été étudiée chez les patients atteints d’une insuffisance hépatique sévère et, par conséquent, n’est pas recommandée chez ces patients (voir Populations et états pathologiques particuliers).
Hypersensibilité
Des cas d’hypersensibilité associée à l’administration d’OLUMIANT, notamment l’enflure du visage et l’urticaire, ont été signalés après la commercialisation du produit. Certains de ces cas se sont révélés graves. Si une réaction d’hypersensibilité grave survient, il faut cesser immédiatement le traitement par OLUMIANT (voir 2 CONTRE-INDICATIONS et 8.5 Effets indésirables observés après la mise en marché).
Immunitaire
OLUMIANT peut accroître le risque d’infection et d’immunosuppression lorsqu’il est administré en concomitance avec des immunosuppresseurs puissants, tels que la cyclosporine, l’azathioprine ou le tacrolimus. L’utilisation concomitante d’OLUMIANT et d’un immunosuppresseur puissant n’a pas été étudiée et, par conséquent, n’est pas recommandée (voir 9.4 Interactions médicament-médicament).
Vaccination
Il est déconseillé d’administrer un vaccin vivant durant le traitement par OLUMIANT. Avant d’instaurer un traitement par OLUMIANT, il est recommandé de mettre à jour la vaccination conformément aux lignes directrices d’immunisation en vigueur. Le laps de temps prévu entre l’inoculation d’un vaccin vivant et l’instauration d’un traitement par OLUMIANT doit être établi conformément aux lignes directrices d’immunisation relatives aux agents immunosuppresseurs.
Infections
Des cas graves, et parfois mortels, d’infections bactériennes, mycobactériennes, fongiques envahissantes ou virales ou d’autres types d’infections opportunistes ont été signalés chez des patients qui recevaient des agents immunosuppresseurs, y compris des ARMM biologiques et OLUMIANT. Les infections graves qui ont été rapportées le plus souvent chez les patients sous OLUMIANT sont la pneumonie, le zona et les infections des voies urinaires (voir 8 EFFETS INDÉSIRABLES). Les infections opportunistes suivantes ont été signalées chez les patients sous OLUMIANT : tuberculose, zona multimétamérique, candidose œsophagienne, pneumocystose, histoplasmose aiguë, cryptococcose, infection par le cytomégalovirus et infection par le virus BK. Dans certains cas, les infections signalées se sont présentées sous une forme disséminée plutôt que sous une forme localisée, et dans bien des cas, les patients concernés suivaient un traitement concomitant par un immunosuppresseur, tel que le MTX ou un corticostéroïde.
Il faut éviter d’utiliser OLUMIANT en présence d’une infection évolutive, y compris les infections localisées. Il faut soupeser les risques et les bienfaits associés au traitement par OLUMIANT avant de l’instaurer chez un patient qui :
- a des infections chroniques ou récurrentes,
- a été exposé à la tuberculose,
- a des antécédents d’infection grave ou opportuniste,
- a vécu ou s’est rendu dans une région où la tuberculose ou les mycoses sont endémiques, ou
- a des affections sous-jacentes susceptibles de le prédisposer aux infections.
Il faut surveiller étroitement les patients pendant et après le traitement par OLUMIANT afin de déceler tout signe ou symptôme d’infection. Il faut interrompre le traitement par OLUMIANT en cas d’infection grave, d’infection opportuniste ou de sepsis. Tout patient qui contracte une
infection pendant le traitement par OLUMIANT doit faire l’objet, dans les plus brefs délais, du bilan diagnostique complet prévu pour les patients immunodéprimés. Il faut lui administrer le traitement antimicrobien qui convient, le surveiller étroitement et interrompre le traitement par OLUMIANT s’il ne répond pas à ce traitement antimicrobien. Il ne faut pas reprendre le traitement par OLUMIANT avant que l’infection soit maîtrisée.
Compte tenu de l’incidence accrue d’infections chez les personnes âgées et les patients diabétiques en général, la prudence est de rigueur lorsqu’OLUMIANT est utilisé chez ces populations de patients (voir 7.1.4 Personnes âgées). Il est également recommandé d’user de prudence chez les patients qui ont des antécédents de maladie pulmonaire chronique, puisqu’ils peuvent être vulnérables aux infections. Des cas de pneumopathie interstitielle ont été signalés chez des patients qui ont reçu OLUMIANT lors des essais cliniques (voir Respiratoire).
Il se peut que le risque d’infection augmente avec le degré de lymphopénie; par conséquent, il faut tenir compte de la numération lymphocytaire lors de l’évaluation du risque d’infection auquel est exposé un patient donné (pour prendre connaissance des critères d’abandon du traitement et des critères de surveillance à appliquer en cas de lymphopénie, voir Hématologique et Surveillance et tests de laboratoire).
Tuberculose : Avant d’instaurer un traitement par OLUMIANT, il faut évaluer le patient en vue de déceler une éventuelle infection latente ou évolutive en lui faisant passer les examens nécessaires. OLUMIANT ne doit pas être administré aux patients qui ont une tuberculose évolutive.
Il faut envisager d’administrer un traitement antituberculeux aux patients qui ont des antécédents de tuberculose latente non traitée avant d’instaurer un traitement par OLUMIANT. Il est recommandé de consulter un médecin expérimenté dans le traitement de la tuberculose afin de déterminer avec son aide s’il convient d’instaurer un traitement antituberculeux chez un patient donné.
Il faut surveiller les patients en vue de déceler tout signe ou symptôme de tuberculose, y compris ceux qui avaient obtenu des résultats négatifs au test de dépistage de la tuberculose latente effectué avant l’instauration du traitement.
Réactivation virale : Des cas de réactivation virale, notamment la réactivation du virus de l’herpès (p. ex., celui du zona), ont été observés lors des études cliniques sur OLUMIANT. Si un patient contracte le zona, il faut interrompre le traitement par OLUMIANT jusqu’à ce que cette infection se soit résorbée. On ignore dans quelle mesure OLUMIANT influe sur la réactivation d’une hépatite virale chronique.
Les patients qui présentaient des signes évocateurs d’une hépatite B ou d’une hépatite C évolutives ont été exclus des études cliniques sur OLUMIANT. En revanche, les patients qui étaient porteurs d’anticorps dirigés contre le virus de l’hépatite C (VHC), mais qui avaient obtenu un résultat négatif à la recherche de l’ARN de ce virus ont été admis à ces études. Il en était de même pour les patients qui étaient porteurs d’anticorps dirigés contre l’antigène de surface du virus de l’hépatite B (VHB) et d’anticorps dirigés contre l’antigène nucléocapsidique du VHB, mais qui n’étaient pas porteurs de l’antigène de surface de ce virus. Il convient de surveiller l’expression de l’ADN du VHB chez de tels patients, et si la présence d’ADN virale est détectée, il faut consulter un hépatologue. Par ailleurs, avant d’instaurer un traitement par OLUMIANT, il faut effectuer un dépistage des hépatites virales conformément aux lignes directrices de pratique clinique en vigueur.
Paramètres biologiques
Taux de créatine phosphokinase (CPK) : Dans le cadre d’études cliniques contrôlées sur la PR, le traitement par OLUMIANT a été associé à des cas d’élévation du taux de CPK qui étaient fonction de la dose dans la semaine suivant le début du traitement; ces hausses se sont stabilisées après 8 à 12 semaines. Dans le cadre d’études cliniques sur la PR, la variation moyenne du taux de CPK pour OLUMIANT à 2 mg et OLUMIANT à 4 mg était de 37 U/L et de 52 U/L, respectivement, à la 16e semaine.
Lors d’études cliniques ayant porté sur la pelade, des cas d’élévation du taux de CPK qui étaient fonction de la dose ont également été constatés. La variation moyenne du taux de CPK observée pour OLUMIANT à 2 mg et OLUMIANT à 4 mg était de 49 U/L et de 65 U/L, respectivement, à la 16e semaine. La variation moyenne du taux de CPK observée pour OLUMIANT à 2 mg et OLUMIANT à 4 mg était de 29 U/L et de 109 U/L, respectivement, à la 36e semaine. Une hausse du taux de CPK à > 5 × la LSN est survenue chez 2,2 % des patients sous OLUMIANT à 2 mg et chez 5,1 % des patients sous OLUMIANT à 4 mg (voir 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives).
Il faut vérifier le taux de CPK des patients qui sont en proie à certains symptômes musculaires (faiblesse et/ou douleurs musculaires) afin de déceler d’éventuels signes évocateurs d’une rhabdomyolyse (voir Musculo-squelettique et 8 EFFETS INDÉSIRABLES).
Hématologique
Taux d’hémoglobine : Une baisse du taux d’hémoglobine à moins de 80 g/L, qui était fonction de la dose, a été signalée chez des patients ayant reçu OLUMIANT dans le cadre des essais cliniques. Il faut s’abstenir d’instaurer un traitement par OLUMIANT chez les patients dont le taux d’hémoglobine est < 80 g/L ou interrompre un tel traitement si le taux d’hémoglobine chute sous ce seuil. Le taux d’hémoglobine doit être évalué avant l’instauration d’un traitement par OLUMIANT, puis pendant celui-ci conformément à la stratégie de prise en charge usuelle (voir Surveillance et tests de laboratoire et 4.1 Considérations posologiques).
Lymphopénie : Une baisse absolue du nombre de lymphocytes à moins de 0,5 × 10⁹ cellules/L, qui était fonction de la dose, a été signalée chez des patients qui ont reçu OLUMIANT lors des essais cliniques. On a observé des baisses du nombre de lymphocytes sous la limite inférieure de la normale associées à des infections chez les patients sous OLUMIANT, mais pas chez les patients sous placebo. Il faut s’abstenir d’instaurer un traitement par OLUMIANT chez tout patient dont le nombre absolu de lymphocytes (NAL) est < 0,5 × 10⁹ cellules/L ou interrompre un tel traitement si le NAL chute sous ce seuil. Il convient d’évaluer le nombre de lymphocytes avant l’instauration d’un traitement par OLUMIANT, puis pendant celui-ci conformément à la stratégie de prise en charge usuelle (voir Surveillance et tests de laboratoire, 4.1 Considérations posologiques et 8 EFFETS INDÉSIRABLES).
Les patients âgés qui sont atteints de polyarthrite rhumatoïde sont exposés à un risque accru de lymphocytose. De rares cas de troubles lymphoprolifératifs ont été signalés.
Neutropénie : Le traitement par OLUMIANT a été associé à une hausse de la fréquence de la neutropénie (nombre absolu de neutrophiles [NAN] < 1 × 10⁹ cellules/L) qui était fonction de la dose, comparativement au placebo. Par conséquent, il faut éviter d’instaurer un traitement par OLUMIANT chez les patients dont le NAN est < 1 × 10⁹ cellules/L ou interrompre un tel traitement si le NAN chute sous ce seuil. Il faut évaluer le nombre de neutrophiles avant l’instauration d’un traitement par OLUMIANT, puis pendant celui-ci conformément à la stratégie de prise en charge usuelle (voir Surveillance et tests de laboratoire, 4.1 Considérations posologiques et 8 EFFETS INDÉSIRABLES).
Pancytopénie : Des cas de pancytopénie ont été signalés chez des patients atteints de polyarthrite rhumatoïde qui ont reçu OLUMIANT lors des essais cliniques. Tous ces cas sont survenus en présence de facteurs de confusion potentiels (manifestations concomitantes ou modification récente de la médication) susceptibles d’avoir contribué à la pancytopénie observée (voir Surveillance et tests de laboratoire).
Nombre de plaquettes et thrombocytose : Lors des études contrôlées, une augmentation du nombre de plaquettes qui était fonction de la dose a été observée pendant le traitement chez les patients qui ont reçu OLUMIANT, comparativement à ceux qui ont reçu un placebo. La portée clinique de cette observation est inconnue. Aucune association évidente n’a pu être établie entre les augmentations du nombre de plaquettes et les effets indésirables de nature thrombotique qui ont été signalés lors des essais cliniques (voir Thrombose et 8 EFFETS INDÉSIRABLES).
Lipides
Les élévations des paramètres lipidiques (taux de cholestérol-LDL et de triglycérides), qui étaient fonction de la dose, ont été très fréquentes chez les patients qui ont reçu OLUMIANT lors des essais cliniques, comparativement à ceux qui ont reçu un placebo (voir 8 EFFETS INDÉSIRABLES). Il faut effectuer une évaluation des paramètres lipidiques environ 12 semaines après l’instauration d’un traitement par OLUMIANT, et selon les besoins, par la suite. Les effets de ces élévations des taux de lipides sur la morbidité et la mortalité cardiovasculaires n’ont pas été établis.
La prise en charge des patients doit être conforme aux lignes directrices de pratique clinique pour le traitement de l’hyperlipidémie (p. ex., lignes directrices de la Société canadienne de cardiologie [SCC]). Chez les patients présentant une élévation du taux de cholestérol-LDL, ce taux est revenu à la valeur observée avant le traitement à la suite d’un traitement par une statine chez les patients recevant OLUMIANT (voir Surveillance et tests de laboratoire et 8 EFFETS INDÉSIRABLES).
Enzymes hépatiques
Des élévations des taux d’ALT et d’AST ≥ 5 et ≥ 10 fois la LSN ont été observées chez des patients qui ont reçu OLUMIANT lors des essais cliniques (voir Hépatique/biliaire/pancréatique, Surveillance et tests de laboratoire et 8 EFFETS INDÉSIRABLES).
Fonction rénale
Des cas d’élévation des taux de créatinine et d’azote uréique et de diminution du DFGe et de la clairance de la créatinine, qui étaient fonction de la dose, ont été observés lors des essais cliniques sur OLUMIANT (voir Rénal, 4.1 Considérations posologiques, 8 EFFETS INDÉSIRABLES et Populations et états pathologiques particuliers).
Surveillance et tests de laboratoire
Évaluation des paramètres hématologiques : Il faut évaluer le nombre de lymphocytes, le nombre de neutrophiles et le taux d’hémoglobine au départ, environ 4 à 8 semaines après l’instauration du traitement par OLUMIANT, puis régulièrement par la suite.
Évaluation de la fonction hépatique : Il est recommandé d’effectuer un dosage des enzymes hépatiques. Dès lors qu’une lésion hépatique d’origine médicamenteuse est soupçonnée, il faut interrompre l’administration d’OLUMIANT jusqu’à ce que cette hypothèse diagnostique ait été écartée.
Bilan lipidique : Il faut évaluer les paramètres lipidiques avant l’instauration du traitement par OLUMIANT, environ 12 semaines après celle-ci, puis régulièrement par la suite.
Évaluation de la fonction rénale : Il est recommandé d’évaluer la fonction rénale avant l’instauration d’un traitement par OLUMIANT, à peu près 4 à 8 semaines après celle-ci, puis régulièrement par la suite.
Musculo-squelettique
Le traitement par OLUMIANT a été associé à des cas d’élévation du taux de CPK qui étaient fonction de la dose. Il faut vérifier le taux de CPK des patients qui sont en proie à certains symptômes musculaires (faiblesse et/ou douleurs musculaires) afin de déceler d’éventuels signes évocateurs d’une rhabdomyolyse (voir 8 EFFETS INDÉSIRABLES).
Rénal
L’emploi d’OLUMIANT est déconseillé chez les patients atteints de polyarthrite rhumatoïde dont le DFGe est inférieur à 60 mL/min/1,73 m2 (soit ceux qui sont atteints d’une insuffisance rénale modérée ou sévère ou d’une IRT).
Pour traiter la pelade chez les patients atteints d’une insuffisance rénale modérée (soit ceux dont le DFGe se situe entre 30 et 60 mL/min/1,73 m2), il est déconseillé d’ajuster la posologie d’OLUMIANT (voir 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique). L’emploi du baricitinib est déconseillé chez les patients atteints de pelade et dont le DFGe est inférieur à 30 mL/min/1,73 m2 (y compris ceux qui sont atteints d’une IRT).
Il a été établi que la fonction rénale influe considérablement sur l’exposition au baricitinib. Il a également été établi qu’OLUMIANT est en grande partie excrété par les reins. Il se peut donc que le risque d’effets indésirables associés à ce médicament soit plus élevé chez les patients dont la fonction rénale est altérée que chez les autres. Des cas d’élévation des taux de créatinine et d’azote uréique et de diminution du DFGe et de la clairance de la créatinine, qui étaient fonction de la dose, ont été observés lors des essais cliniques sur OLUMIANT (voir 4.1 Considérations posologiques et Populations et états pathologiques particuliers).
Santé reproductive : Potentiel des femmes et des hommes
L’emploi d’OLUMIANT est contre-indiqué chez les femmes enceintes (voir 2 CONTRE-INDICATIONS).
Il faut conseiller aux femmes qui peuvent devenir enceintes d’utiliser une méthode contraceptive efficace durant le traitement par OLUMIANT et pendant au moins 1 semaine après la fin du traitement. Si la patiente devient enceinte pendant le traitement par OLUMIANT, elle doit être informée du risque pour le fœtus (voir 7.1.1 Femmes enceintes).
- Fertilité
Aucune étude chez l’humain visant à évaluer les effets d’OLUMIANT sur la fertilité n’a été réalisée. Il a été démontré qu’OLUMIANT a des effets sur la fertilité des rates, la parturition, et le développement péri ou postnatal (voir 16 TOXICOLOGIE NON CLINIQUE).
- Risque tératogène
D’après les résultats des études réalisées chez les animaux, OLUMIANT pourrait nuire au fœtus lorsqu’il est administré à une femme enceinte. Il a été montré qu’OLUMIANT a des effets tératogènes chez le rat et le lapin (voir 16 TOXICOLOGIE NON CLINIQUE). Il faut informer les femmes enceintes du risque pour le fœtus.
Respiratoire
Pneumopathie interstitielle : Des cas de pneumopathie interstitielle ont été signalés chez des patients atteints de polyarthrite rhumatoïde qui ont reçu OLUMIANT lors d’essais cliniques et
après la commercialisation du produit. Bien que l’on ignore le rôle que peut avoir joué l’inhibition des protéines JAK dans ces cas, certains d’entre eux ont été considérés comme possiblement liés au traitement par OLUMIANT. La plupart des patients qui ont présenté une pneumopathie interstitielle recevaient un traitement concomitant par le MTX, qui a été associé à des cas de pneumopathie interstitielle. Par conséquent, la prudence est de mise lorsqu’OLUMIANT est utilisé en présence de facteurs de risque ou d’antécédents de pneumopathie interstitielle.
7.1 Populations particulières
7.1.1 Femmes enceintes
OLUMIANT ne doit pas être utilisé durant la grossesse (voir 2 CONTRE-INDICATIONS). Aucune étude adéquate et bien contrôlée n’a été menée sur l’utilisation d’OLUMIANT chez la femme enceinte. Il a été démontré qu’OLUMIANT exerce des effets tératogènes chez le rat et le lapin et qu’il influe sur la fécondité des femelles, la mise bas et le développement périnatal et postnatal (voir 16 TOXICOLOGIE NON CLINIQUE).
Il faut conseiller aux femmes aptes à procréer de prendre les précautions nécessaires pour éviter une grossesse pendant toute la durée du traitement par OLUMIANT et pendant au moins 1 semaine après la fin de celui-ci. Les patientes qui deviennent enceintes durant le traitement par OLUMIANT doivent être informées des risques auxquels leur fœtus est exposé.
7.1.2 Allaitement
L’allaitement est déconseillé durant le traitement par OLUMIANT. Aucune étude sur la lactation n’a été menée en vue d’évaluer la présence du baricitinib dans le lait maternel chez l’humain, les effets du baricitinib sur les nourrissons qui sont allaités par des femmes traitées par ce médicament ou ses effets sur la production de lait chez l’humain. Le baricitinib est excrété dans le lait des rates en lactation et absorbé par les ratons allaités (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
La prudence s’impose chez les personnes âgées, étant donné que l’on ne peut écarter la possibilité que certaines d’entre elles présentent une sensibilité accrue à OLUMIANT. Les fréquences d’effets indésirables graves (EIG) mortels, des hospitalisations pour cause d’EIG, des EIG potentiellement mortels et des effets indésirables ayant mené à l’abandon du traitement à l’étude étaient plus élevées chez les patients âgés de 75 à 84 ans qu’au sein des sous-groupes composés de patients plus jeunes. Il a été établi qu’OLUMIANT est en grande partie excrété par les reins. Il se peut donc que le risque d’effets indésirables associés à ce médicament soit plus élevé chez les patients dont la fonction rénale est altérée. Comme les patients âgés sont plus susceptibles que les autres de présenter une atteinte rénale, il peut être utile de surveiller étroitement leur fonction rénale durant le traitement (voir 4.1 Considérations posologiques et Populations et états pathologiques particuliers).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le traitement par OLUMIANT peut être associé aux effets indésirables d’importance clinique suivants :
- infections graves;
- cancers;
- événements cardiovasculaires majeurs;
- thrombose;
- perforations gastro-intestinales;
- hypersensibilité;
- anomalies dans les résultats d’analyses de laboratoire.
Veuillez vous reporter aux rubriques pertinentes des sections 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS.
Polyarthrite rhumatoïde
En tout, 3 492 patients atteints de polyarthrite rhumatoïde ont reçu un traitement par OLUMIANT lors des études cliniques, ce qui correspond à 7 860 années-patients d’exposition. De ce nombre, 2 723 patients ont été exposés à OLUMIANT pendant au moins un an. Les patients étaient âgés de 53 ans en moyenne, 79 % étaient des femmes, 66 % étaient blancs, 3 % étaient noirs, 26 % étaient asiatiques et 5 % appartenaient à un autre groupe ethnique. Les données de 6 études contrôlées par placebo (soit celles de 479 patients sous OLUMIANT à 2 mg 1 fois par jour, de 997 patients sous baricitinib à 4 mg 1 fois par jour et de 1 070 patients sous placebo) ont été groupées en vue d’évaluer le profil d’effets indésirables d’un traitement par OLUMIANT d’une durée maximale de 16 semaines (période contrôlée par placebo), suivi de périodes de prolongation (2,3 ans en moyenne).
Durant la période contrôlée par placebo des études sur le baricitinib, des effets indésirables survenus pendant le traitement ont été observés chez 57 % des patients sous placebo, 61 % des patients sous OLUMIANT à 2 mg et 64 % des patients sous baricitinib à 4 mg. Les effets indésirables qui ont été observés le plus souvent chez les patients exposés à OLUMIANT (baricitinib) jusqu’à la 16e semaine, soit ceux qui ont été signalés par plus de 2 % des patients et à une fréquence supérieure à celle observée avec le placebo sont les suivants : élévation du taux sanguin de CPK, hypercholestérolémie, pharyngite, nausées, infection des voies urinaires, hypertension, infection des voies respiratoires supérieures, céphalées, rhinopharyngite et bronchite.
Le taux d’incidence globale des EIG était plus élevé dans le cas du baricitinib à 4 mg (12,9 cas pour 100 années-patients) que dans celui d’OLUMIANT à 2 mg (10,1 cas pour 100 années-patients), y compris lors d’une étude de prolongation de longue durée. Les EIG les plus fréquents au cours du programme de développement clinique du baricitinib ont été les suivants (fréquence ≥ 0,5 %, classement par ordre décroissant de fréquence) : pneumonie, arthrose, zona, infection des voies urinaires, chute, polyarthrite rhumatoïde et embolie pulmonaire.
Durant la période de traitement contrôlée par placebo de 16 semaines, des effets indésirables ayant mené à l’abandon du traitement ont été signalés chez 3 % des patients sous placebo, chez 4 % des patients sous OLUMIANT à 2 mg et chez 5 % des patients sous baricitinib à 4 mg. Le taux d’incidence global des effets indésirables ayant mené à l’abandon du traitement était plus élevé dans le cas du baricitinib à 4 mg (7,3 cas pour 100 années-patients) que dans celui d’OLUMIANT à 2 mg (5,0 cas pour 100 années-patients), y compris au cours d’une étude de prolongation de longue durée. Les infections sont les effets indésirables qui ont le plus
souvent mené à l’abandon du traitement au cours du programme de développement clinique du baricitinib. Les types d’infections qui ont le plus souvent entraîné l’abandon du traitement (fréquence ≥ 0,2 %) sont le zona, la pneumonie et les infections des voies urinaires.
Pelade
En tout, 1 244 patients atteints de pelade ont reçu un traitement par OLUMIANT lors des études cliniques, ce qui correspond à 1 362 années-patients d’exposition. De ce nombre, 845 ont été exposés à OLUMIANT pendant au moins un an. Les patients étaient âgés de 38 ans en moyenne, 62 % étaient des femmes, 54 % étaient blancs, 8 % étaient noirs, 35 % étaient asiatiques et 3 % appartenaient à un autre groupe ethnique. Les données de deux études contrôlées par placebo (soit celles de 365 patients sous OLUMIANT à 2 mg 1 fois par jour, de 540 patients sous OLUMIANT à 4 mg 1 fois par jour et de 371 patients sous placebo) ont été groupées en vue d’évaluer le profil d’effets indésirables d’un traitement par OLUMIANT d’une durée maximale de 36 semaines (période contrôlée par placebo), suivi de périodes de prolongation (1,1 an en moyenne).
Durant la période contrôlée par placebo des études sur le baricitinib, des effets indésirables survenus pendant le traitement ont été observés chez 57 % des patients sous placebo, 60 % des patients sous OLUMIANT à 2 mg et 63 % des patients sous OLUMIANT à 4 mg. Les effets indésirables qui ont été observés le plus souvent chez les patients exposés à OLUMIANT (baricitinib) jusqu’à la 36e semaine, soit ceux qui ont été signalés par plus de 2 % des patients et à une fréquence supérieure à celle observée avec le placebo, sont les suivants : infection des voies respiratoires supérieures, rhinopharyngite, céphalées, acné, élévation du taux sanguin de CPK, infection des voies urinaires, hypertension, prurit, fatigue et folliculite. Le taux d’incidence des EIG était plus élevé dans le cas d’OLUMIANT à 4 mg (3,6 cas pour 100 années-patients) que dans celui d’OLUMIANT à 2 mg (2,3 cas pour 100 années-patients), y compris lors d’une étude de prolongation de longue durée.
Durant la période de traitement contrôlée par placebo de 36 semaines, des effets indésirables ayant mené à l’abandon du traitement ont été signalés chez 1,6 % des patients sous placebo, chez 1,9 % des patients sous OLUMIANT à 2 mg et chez 1,8 % des patients sous OLUMIANT à 4 mg. Le taux d’incidence global des effets indésirables ayant mené à l’abandon du traitement était de 2,5 cas pour 100 années-patients dans le cas d’OLUMIANT à 4 mg et de 2,3 cas pour 100 années-patients dans celui d’OLUMIANT à 2 mg, y compris lors d’une étude de prolongation de longue durée.
Les fréquences des effets indésirables, des effets indésirables graves, des infections et des cas d’hyperlipidémie ont eu tendance à être plus élevées chez les patients âgés de plus de 65 ans que chez ceux qui avaient moins de 65 ans.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Effets indésirables observés dans les cas de polyarthrite rhumatoïde
Le tableau 2 ci-dessous dresse la liste des effets indésirables (toutes causes confondues) survenus chez ≥ 1 % des patients sous OLUMIANT et signalés à une fréquence supérieure à celle observée avec le placebo lors de la période de traitement à double insu contrôlée par placebo des études sur la polyarthrite rhumatoïde.
Tableau 2 – Effets indésirables survenus chez ≥ 1 % des patients atteints de polyarthrite rhumatoïde sous OLUMIANT et signalés à une fréquence supérieure à celle observée avec le placebo jusqu’à la 16e semaine, selon les données groupées des essais contrôlés par placebo (toutes causes confondues)
| Classification par discipline médicale (System Organ Class) / effets indésirables | Placebo N = 1 070 n (%) | OLUMIANT à 2 mg N = 479 n (%) | Baricitinib à 4 mg N = 997 n (%) |
| Affections gastro-intestinales | |||
| Nausées | 17 (1,6) | 13 (2,7) | 28 (2,8) |
| Vomissements | 6 (0,6) | 11 (2,3) | 13 (1,3) |
| Douleur abdominale haute | 5 (0,5) | 10 (2,1) | 14 (1,4) |
| Constipation | 15 (1,4) | 8 (1,7) | 11 (1,1) |
| Douleur abdominale | 9 (0,8) | 8 (1,7) | 8 (0,8) |
| Troubles généraux et anomalies au site d’administration | |||
| Fatigue | 14 (1,3) | 7 (1,5) | 11 (1,1) |
| Pyrexie | 8 (0,7) | 6 (1,3) | 8 (0,8) |
| Affections hépatobiliaires | |||
| Fonction hépatique anormale | 1 (0,1) | 5 (1,0) | 8 (0,8) |
| Infections et infestations | |||
| Infection des voies respiratoires supérieures | 39 (3,6) | 27 (5,6) | 46 (4,6) |
| Infection des voies urinaires | 29 (2,7) | 17 (3,5) | 34 (3,4) |
| Rhinopharyngite | 51 (4,8) | 16 (3,3) | 53 (5,3) |
| Bronchite | 30 (2,8) | 12 (2,5) | 31 (3,1) |
| Pharyngite | 14 (1,3) | 10 (2,1) | 23 (2,3) |
| Sinusite | 12 (1,1) | 10 (2,1) | 10 (1,0) |
| Gastro-entérite | 9 (0,8) | 7 (1,5) | 16 (1,6) |
| Cystite | 9 (0,8) | 7 (1,5) | 5 (0,5) |
| Grippe | 10 (0,9) | 6 (1,3) | 18 (1,8) |
| Rhinite | 3 (0,3) | 6 (1,3) | 2 (0,2) |
| Zona | 4 (0,4) | 5 (1,0) | 14 (1,4) |
| Investigations | |||
| Élévation du taux sanguin de CPK | 6 (0,6) | 11 (2,3) | 35 (3,5) |
| Élévation du taux d’ALT à ≥ 3 × LSN | 10 (0,9) | 5 (1,0) | 15 (1,5) |
| Troubles du métabolisme et de la nutrition | |||
| Hypercholestérolémie | 14 (1,3) | 7 (1,5) | 28 (2,8) |
| Dyslipidémie | 5 (0,5) | 6 (1,3) | 10 (1,0) |
| Hyperlipidémie | 8 (0,7) | 5 (1,0) | 19 (1,9) |
| Affections musculo-squelettiques et du tissu conjonctif | |||
| Arthralgie | 17 (1,6) | 8 (1,7) | 17 (1,7) |
| Spasmes musculaires | 6 (0,6) | 6 (1,3) | 8 (0,8) |
| Classification par discipline médicale (System Organ Class) / effets indésirables | Placebo N = 1 070 n (%) | OLUMIANT à 2 mg N = 479 n (%) | Baricitinib à 4 mg N = 997 n (%) |
| Affections du système nerveux | |||
| Céphalées | 32 (3,0) | 30 (6,3) | 38 (3,8) |
| Étourdissements | 8 (0,7) | 7 (1,5) | 14 (1,4) |
| Affections psychiatriques | |||
| Insomnie | 8 (0,7) | 5 (1,0) | 5 (0,5) |
| Affections respiratoires, thoraciques et médiastinales | |||
| Toux | 17 (1,6) | 9 (1,9) | 19 (1,9) |
| Douleur oropharyngée | 5 (0,5) | 9 (1,9) | 12 (1,2) |
| Affections de la peau et du tissu sous-cutané | |||
| Éruption cutanée | 8 (0,7) | 7 (1,5) | 9 (0,9) |
| Affections vasculaires | |||
| Hypertension | 17 (1,6) | 16 (3,3) | 21 (2,1) |
Effets indésirables particuliers observés dans les cas de polyarthrite rhumatoïde
Infections (dans l’ensemble) : Durant la période de traitement de 16 semaines, des infections ont été signalées chez 253 patients sous placebo (82,1 cas pour 100 années-patients), chez 139 patients sous OLUMIANT à 2 mg (99,1 cas pour 100 années-patients) et chez 298 patients sous baricitinib à 4 mg (100,1 cas pour 100 années-patients). Durant la période d’exposition allant de la semaine 0 à la 52e semaine, une infection a été signalée chez 200 patients sous OLUMIANT à 2 mg (59,6 cas pour 100 années-patients) et chez 500 patients sous baricitinib à 4 mg (55,3 cas pour 100 années-patients). Au sein de la population ayant été exposée au traitement à l’étude de la semaine 0 à la 52e semaine, les infections qui ont été signalées le plus souvent avec OLUMIANT sont les infections virales des voies respiratoires supérieures, les infections des voies respiratoires supérieures, les infections des voies urinaires et la bronchite.
Infections graves : Durant la période de traitement de 16 semaines, des infections graves ont été signalées chez 13 patients sous placebo (4,2 cas pour 100 années-patients), chez 5 patients sous OLUMIANT à 2 mg (3,6 cas pour 100 années-patients) et chez 11 patients sous baricitinib à 4 mg (3,7 cas pour 100 années-patients). Durant la période d’exposition allant de la semaine 0 à la 52e semaine, des infections graves ont été signalées chez 14 patients sous OLUMIANT à 2 mg (4,2 cas pour 100 années-patients) et chez 32 patients sous baricitinib à 4 mg (3,5 cas pour 100 années-patients). Au sein de la population ayant été exposée au traitement à l’étude de la semaine 0 à la 52e semaine, les infections graves qui ont été signalées le plus souvent avec OLUMIANT sont la pneumonie, le zona et les infections des voies urinaires (voir Infections).
Tuberculose : Durant la période d’exposition allant de la semaine 0 à la 52e semaine, il n’y a eu aucun cas de tuberculose chez les patients sous OLUMIANT à 2 mg (n = 0); en revanche, 1 cas de tuberculose a été signalé chez 1 patient sous baricitinib à 4 mg (0,1 cas pour 100 années-patients). Des cas de tuberculose disséminée ont également été signalés.
Infections opportunistes : Durant la période de traitement de 16 semaines, des infections opportunistes ont été signalées chez 2 patients sous placebo (0,6 cas pour 100 années-patients) et chez 2 patients sous baricitinib à 4 mg (0,7 cas pour 100 années-patients), mais il n’y en a eu aucun chez les patients sous OLUMIANT à 2 mg (n = 0). Durant la
période d’exposition au baricitinib allant de la semaine 0 à la 52e semaine, des infections opportunistes ont été signalées chez 1 patient sous OLUMIANT à 2 mg (0,3 cas pour 100 années-patients) et chez 5 patients sous baricitinib à 4 mg (0,6 cas pour 100 années-patients) [voir Infections].
Cancer : Durant la période de traitement de 16 semaines, des cancers, exception faite des cancers de la peau non mélaniques, ont été signalés chez 1 patient sous OLUMIANT à 2 mg (0,7 cas pour 100 années-patients) et chez 1 patient sous baricitinib à 4 mg (0,3 cas pour 100 années-patients), mais il n’y en a eu aucun chez les patients sous placebo (n = 0). Durant la période de traitement allant de la semaine 0 à la 52e semaine, des cancers, exception faite des cancers de la peau non mélaniques, ont été signalés chez 2 patients sous OLUMIANT à 2 mg (0,6 cas pour 100 années-patients) et chez 6 patients sous baricitinib à 4 mg (0,7 cas pour 100 années-patients). Les types de cancers (exception faite des cancers de la peau non mélaniques) qui ont été les plus fréquents chez les patients ayant reçu le baricitinib au cours du programme d’essais cliniques sur ce médicament sont les suivants : cancer du sein, cancer du poumon, lymphome, cancer colorectal, cancer de la prostate et cancer du rein (voir Cancer).
Thrombose veineuse : Durant la période de traitement de 16 semaines, des thromboses veineuses (TVP ou EP) ont été signalées chez 5 patients sous baricitinib à 4 mg (1,7 cas pour 100 années-patients), mais il n’y en a eu aucun chez les patients sous placebo (n = 0) ni chez les patients sous OLUMIANT à 2 mg (n = 0). Durant la période de traitement allant de la semaine 0 à la 52e semaine, des thromboses veineuses ont été signalées chez 2 patients sous OLUMIANT à 2 mg (0,6 cas pour 100 années-patients) et chez 7 patients sous baricitinib à 4 mg (0,8 cas pour 100 années-patients) [voir Thrombose].
Thrombose artérielle : Durant la période de traitement de 16 semaines, des thromboses artérielles ont été signalées chez 1 patient sous placebo (0,3 cas pour 100 années-patients), chez 2 patients sous OLUMIANT à 2 mg (1,4 cas pour 100 années-patients) et chez 2 patients sous baricitinib à 4 mg (0,7 cas pour 100 années-patients). Durant la période de traitement allant de la semaine 0 à la 52e semaine, des thromboses artérielles ont été signalées chez 3 patients sous OLUMIANT à 2 mg (0,9 cas pour 100 années-patients) et chez 3 patients sous baricitinib à 4 mg (0,3 cas pour 100 années-patients) [voir Thrombose].
Effets indésirables observés dans les cas de pelade
L’innocuité d’OLUMIANT a été évaluée dans deux études contrôlées par placebo menées auprès de patients atteints de pelade sévère (une étude de phase II/III et une étude de phase III). Les patients ont été répartis au hasard pour recevoir le placebo (371 patients), OLUMIANT dosé à 2 mg (365 patients) ou OLUMIANT dosé à 4 mg (540 patients). Parmi ceux-ci, 845 ont été traités par OLUMIANT pendant au moins un an.
Le tableau 3 ci-dessous dresse la liste des effets indésirables survenus chez ≥ 1 % des patients ayant reçu OLUMIANT à 2 mg une fois par jour ou OLUMIANT à 4 mg une fois par jour durant la période de traitement contrôlée par placebo de 36 semaines des études cliniques sur la pelade.
Tableau 3 – Effets indésirables survenus chez ≥ 1 % des patients sous OLUMIANT à 2 mg ou 4 mg lors des études cliniques sur la pelade contrôlées par placebo jusqu’à la 36e semaine
Classification par discipline médicale (System Organ Class) / effets indésirables | Placebo N = 371 n (%)a | OLUMIANT à 2 mg N = 365 | OLUMIANT à 4 mg N = 540 |
| n (%)a | n (%)a | ||
| Patients présentant au moins 1 effet indésirable | 116 (31,3) | 149 (40,8) | 235 (43,5) |
| Affections hématologiques et du système lymphatique | |||
| Anémie | 1 (0,3) | 1 (0,3) | 7 (1,3) |
| Affections gastro-intestinales | |||
| Nausées | 6 (1,6) | 10 (2,7) | 11 (2,0) |
| Douleur abdominaleb | 8 (2,2) | 14 (3,8) | 5 (0,9) |
| Troubles généraux et anomalies au site d’administration | |||
| Fatigue | 4 (1,1) | 3 (0,8) | 12 (2,2) |
| Infections et infestations | |||
| Infections des voies respiratoires supérieuresc | 74 (19,9) | 67 (18,4) | 115 (21,3) |
| Infections des voies urinairesd | 8 (2,2) | 14 (3,8) | 20 (3,7) |
| Infections des voies respiratoires inférieurese | 3 (0,8) | 8 (2,2) | 11 (2,0) |
| Infections génitales à Candidaf | 1 (0,3) | 8 (2,2) | 7 (1,3) |
| Herpès | 2 (0,5) | 5 (1,4) | 5 (0,9) |
| Investigations | |||
| Gain de poids | 1 (0,3) | 6 (1,6) | 5 (0,9) |
| Affections du système nerveux | |||
| Céphalées | 20 (5,4) | 20 (5,5) | 36 (6,6) |
| Affections de la peau et du tissu sous-cutané | |||
| Acnég | 8 (2,2) | 21 (5,8) | 32 (5,9) |
| Folliculiteh | 3 (0,8) | 5 (1,4) | 12 (2,2) |
| Paramètres de laboratoire | |||
| Hyperlipidémiei | 11 (3,0) | 13 (3,6) | 32 (5,9) |
| Élévation de la créatine-phosphokinase sanguine | 5 (1,3) | 3 (0,8) | 23 (4,3) |
| Élévations des taux d’enzymes hépatiquesj | 9 (2,4) | 4 (1,1) | 16 (3,0) |
| Neutropéniek | 3 (0,8) | 1 (0,3) | 7 (1,3) |
a Pourcentages ajustés en fonction de la taille de l’étude.
b La douleur abdominale comprend : la douleur abdominale, la douleur abdominale basse, la douleur abdominale haute et la gêne abdominale.
c Les infections des voies respiratoires supérieures comprennent : la sinusite aiguë, la grippe, la laryngite, la rhinopharyngite, la douleur oropharyngée, la pharyngite, la pharyngo-amygdalite, la rhinite, la sinusite, l’amygdalite, l’infection des voies respiratoires supérieures, l’infection virale des voies respiratoires supérieures, la sinusite virale, la pharyngite virale, l’infection virale des voies respiratoires, l’infection à rhinovirus et l’adénoïdite.
d Les infections des voies urinaires comprennent : la cystite, l’infection urinaire, la présence de leucocytes dans les urines, l’infection urinaire bactérienne et la pyélonéphrite.
e Les infections des voies respiratoires inférieures comprennent : la bronchite, la bronchiolite, l’infection des voies respiratoires inférieures, la pneumonie, la pneumonie attribuable à la COVID-19 et l’infection des voies respiratoires.
f Les infections génitales à Candida comprennent : la candidose vulvovaginale, l’infection mycotique vulvovaginale et l’infection génitale fongique.
g L’acné comprend : l’acné et la dermatite acnéiforme.
h La folliculite était le plus souvent localisée dans la région du cuir chevelu associée à la repousse des cheveux.
i L’hyperlipidémie comprend : l’hyperlipidémie, l’hypercholestérolémie, l’hypertriglycéridémie, la dyslipidémie, l’augmentation des taux de lipides, l’augmentation des lipoprotéines de faible densité, l’augmentation du taux de cholestérol sanguin et l’augmentation du taux de triglycérides dans le sang. j Les élévations des taux d’enzymes hépatiques comprennent : l’augmentation du taux de transaminases, l’augmentation du taux d’aspartate aminotransférase, l’augmentation du taux d’alanine aminotransférase, l’élévation des taux d’enzymes hépatiques, la hausse du taux de gamma-glutamyl transférase et l’altération de la fonction hépatique.
k La neutropénie comprend : la neutropénie et la diminution du nombre de neutrophiles.
Les effets indésirables observés chez moins de 1 % des patients (quelle que soit la dose de baricitinib administrée) comprennent la thrombose artérielle, le lymphome à cellules B, la lymphopénie et les infections fongiques cutanées. Les autres effets indésirables observés chez les patients atteints de pelade, après la 52e semaine de traitement, comprenaient des événements thromboemboliques veineux, y compris la thrombose veineuse profonde (TVP) et l’embolie pulmonaire (EP), et des tumeurs malignes, y compris les cancers de la peau non mélaniques.
Dans l’ensemble, le profil d’innocuité d’OLUMIANT chez les patients atteints de pelade concordait avec celui observé chez les patients atteints de polyarthrite rhumatoïde pour ce qui est des effets indésirables particuliers, notamment les infections (dans l’ensemble), les cancers, les cancers de la peau non mélaniques et les thromboses artérielles.
Chez les patients atteints de pelade, le traitement par OLUMIANT était associé à des augmentations des paramètres lipidiques, y compris le cholestérol total, le cholestérol-LDL et le cholestérol-HDL. Des élévations ont été observées à la 12e semaine et les taux moyens de cholestérol total et de cholestérol-LDL ont continué à augmenter jusqu’à la 52e semaine.
Effets indésirables particuliers observés dans les cas de pelade
Infections (tous les cas) : Durant la période de traitement de 36 semaines, des infections ont été signalées chez 108 patients sous placebo (55,6 cas pour 100 années-patients), chez 118 patients sous OLUMIANT à 2 mg (63,5 cas pour 100 années-patients) et chez 165 patients sous OLUMIANT à 4 mg (57,3 cas pour 100 années-patients). Durant la période d’exposition allant de la semaine 0 à la 52e semaine, une infection a été signalée chez 140 patients sous OLUMIANT à 2 mg (56,5 cas pour 100 années-patients) et chez 202 patients sous OLUMIANT à 4 mg (52,4 cas pour 100 années-patients). Au sein de la population ayant été exposée au traitement à l’étude de la semaine 0 à la 52e semaine, les infections qui ont été signalées le plus souvent avec OLUMIANT sont les infections des voies respiratoires supérieures et les infections des voies urinaires.
Infections graves : Durant la période de traitement de 36 semaines, des infections graves ont été signalées chez 0 patient sous placebo, chez 2 patients sous OLUMIANT à 2 mg (0,8 cas pour 100 années-patients) et chez 1 patient sous OLUMIANT à 4 mg (0,3 cas pour 100 années-patients). Durant la période d’exposition allant de la semaine 0 à la 52e semaine, des infections graves ont été signalées chez 2 patients sous OLUMIANT à 2 mg (0,6 cas pour
100 années-patients) et chez 3 patients sous OLUMIANT à 4 mg (0,6 cas pour 100 années-patients).
Tuberculose : Durant la période de traitement de 36 semaines et la période d’exposition allant de la semaine 0 à la 52e semaine, aucun cas de tuberculose n’a été signalé.
Infections opportunistes (à l’exception de la tuberculose) : Durant la période de traitement de 36 semaines et la période d’exposition allant de la semaine 0 à la 52e semaine, aucun cas d’infection opportuniste n’a été signalé.
Cancer : Durant la période de traitement de 36 semaines, des cancers qui n’étaient pas des cancers de la peau non mélaniques ont été signalés chez 1 patient sous placebo (0,4 cas pour 100 années-patients) et chez 1 patient (un cas de lymphome à cellules B) sous OLUMIANT à 4 mg (0,3 cas pour 100 années-patients), mais il n’y a eu aucun cas chez les patients sous OLUMIANT à 2 mg. Durant la période de traitement allant de la semaine 0 à la 52e semaine, des cancers qui n’étaient pas des cancers de la peau non mélaniques ont été signalés chez 0 patient sous OLUMIANT à 2 mg et chez 2 patients (un cas de cancer du sein en plus du cas de lymphome à cellules B signalé durant la période de traitement de 36 semaines) sous OLUMIANT à 4 mg (0,4 cas pour 100 années-patients).
Thrombose veineuse : Durant la période de traitement de 36 semaines et la période d’exposition allant de la semaine 0 à la 52e semaine, aucun cas de thrombose veineuse (TVP ou EP) n’a été signalé.
Thrombose artérielle : Durant la période de traitement de 36 semaines, des thromboses artérielles ont été signalées chez 0 patient sous placebo, chez 1 patient (un cas d’infarctus du myocarde non mortel) sous OLUMIANT à 2 mg (0,4 cas pour 100 années-patients) et chez 0 patient sous OLUMIANT à 4 mg. Durant la période de traitement allant de la semaine 0 à la 52e semaine, aucun autre cas de thrombose artérielle n’a été signalé.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Voici les effets indésirables peu courants (< 1 %)* qui ont été observés dans le cadre des études sur la polyarthrite rhumatoïde.
Affections hématologiques et du système lymphatique : neutropénie (< 1 × 10⁹ cellules/L), augmentation du nombre de plaquettes, baisse du taux d’hémoglobine, baisse de l’hématocrite, baisse du nombre d’érythrocytes, élévation du volume globulaire moyen, élévation de la teneur corpusculaire moyenne en hémoglobine, augmentation du nombre de lymphocytes, élévation de la sidérémie (fer total), ferritine élevée, augmentation du coefficient de saturation de la transferrine
Affections de l’oreille et du labyrinthe : douleur auriculaire
Affections hépatobiliaires : élévation du taux d’AST à ≥ 3 × la LSN, baisse de la bilirubine totale
Infections et infestations : herpès buccal, coqueluche, candidose vulvo-vaginale, pied d’athlète
Investigations : élévation du taux de CPK à > 5 × la LSN, élévation du taux d’albumine
Troubles du métabolisme et de la nutrition : élévation du taux de triglycérides à ≥ 5,65 mmol/L, gain de poids, baisse de la glycémie
Affection du rein et des voies urinaires : élévation du taux de créatinine, diminution du DFGe
Affections de la peau et du tissu sous-cutané : acné
Affections vasculaires : thrombose veineuse profonde, embolie pulmonaire
* Y compris les effets indésirables pour lesquels un déséquilibre considérable a été observé et/ou dont la plausibilité a été établie sur le plan biologique.
Voici les effets indésirables peu courants (< 1 %) qui ont été observés dans le cadre d’études cliniques sur la pelade.
Données biochimiques : triglycérides à ≥ 5,65 mmol/L
Données hématologiques : neutropénie (< 1 × 10⁹ cellules/L) et thrombocytose (> 600 x 109 cellules/L)
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Polyarthrite rhumatoïde
Élévation du taux de créatine phosphokinase (CPK) : Lors des essais cliniques contrôlés sur la polyarthrite rhumatoïde, le traitement par OLUMIANT a été associé à des élévations du taux de CPK apparaissant au cours de la première semaine de traitement et atteignant un plateau après 8 à 12 semaines. À 16 semaines, la variation moyenne de ce taux était de 37 U/L chez les patients sous OLUMIANT à 2 mg et de 52 U/L chez les patients sous baricitinib à 4 mg. Deux (2) cas de rhabdomyolyse ont été signalés chez les patients atteints de polyarthrite rhumatoïde ayant pris part aux essais cliniques sur OLUMIANT. Dans les deux cas, il se peut que certains facteurs de confusion aient contribué à l’observation de la rhabdomyolyse.
Élévations des taux de lipides : Lors des essais contrôlés sur la polyarthrite rhumatoïde, des élévations des taux des paramètres lipidiques (notamment des taux de cholestérol total, de triglycérides, de cholestérol-LDL et de cholestérol-HDL), qui étaient fonction de la dose, ont été observées pendant le traitement chez les patients sous OLUMIANT, comparativement aux patients sous placebo. Ces élévations ont été observées à la 12e semaine, et les taux sont demeurés stables par la suite. Jusqu’à la 16e semaine, les fréquences d’élévation des taux de lipides observées chez les patients recevant OLUMIANT à 2 mg vs le placebo étaient les suivantes :
- Élévation du taux de cholestérol total à ≥ 5,17 mmol/L : 34,7 % vs 17,8 %;
- Élévation du taux de cholestérol-LDL à ≥ 3,36 mmol/L : 20,2 % vs 11,6 %;
- Élévation du taux de cholestérol-HDL à ≥ 1,55 mmol/L : 32,9 % vs 12,7 %;
- Élévation du taux de triglycérides à ≥ 5,65 mmol/L : 0,9 % vs 0,8 %.
Lors des études ayant porté sur les deux doses de baricitinib, une relation dose-effet a été observée en ce qui a trait à l’élévation du taux de cholestérol total à ≥ 5,17 mmol/L, un effet signalé chez 17,8 % des patients sous placebo, chez 34,7 % des patients sous OLUMIANT à 2 mg et chez 48,8 % des patients sous baricitinib à 4 mg jusqu’à la 16e semaine. Le rapport C-LDL/C-HDL moyen est demeuré stable. Dans les cas où le taux de cholestérol-LDL avait augmenté, il est retourné à la valeur observée avant le traitement à la suite de l’administration d’un traitement par une statine (voir Lipides).
Élévations des taux d’enzymes hépatiques : Des cas d’élévation des taux d’enzymes hépatiques à ≥ 3 × la LSN ont été observés chez certains patients sous OLUMIANT lors des études contrôlées ayant porté sur la polyarthrite rhumatoïde
(voir Hépatique/biliaire/pancréatique).
Durant la période de traitement de 16 semaines, une élévation du taux d’ALT à ≥ 3 × la
LSN est survenue chez 1,0 % des patients sous placebo, chez 1,7 % des patients sous OLUMIANT à 2 mg et chez 1,4 % des patients sous baricitinib à 4 mg.
Durant la période de traitement de 16 semaines, une élévation du taux d’AST à ≥ 3 × la
LSN est survenue chez 0,8 % des patients sous placebo, chez 1,3 % des patients sous OLUMIANT à 2 mg et chez 0,8 % des patients sous baricitinib à 4 mg.
Neutrophiles : Durant la période de traitement de 16 semaines des études contrôlées sur la polyarthrite rhumatoïde, une baisse du nombre de neutrophiles à moins de 1 × 10⁹ cellules/L est survenue chez 0,6 % des patients sous OLUMIANT à 2 mg et chez 0,3 % des patients sous baricitinib à 4 mg, mais il n’y en a pas eu chez les patients sous placebo (n = 0). Aucune baisse du nombre de neutrophiles à moins de 0,5 × 10⁹ cellules/L n’a été observée dans aucun des groupes (voir Hématologique).
Nombre de plaquettes et thrombocytose : Dans le cadre des études contrôlées sur la polyarthrite rhumatoïde, des élévations du nombre de plaquettes en fonction de la dose sont survenues pendant le traitement chez des patients sous OLUMIANT, comparativement à ceux sous placebo. Jusqu’à la 16e semaine, des élévations du nombre de plaquettes à plus de 600 × 109 cellules/L ont été observées chez 2,0 % des patients sous baricitinib à 4 mg et chez 1,1 % des patients sous placebo. D’après un autre ensemble de données portant sur les deux doses de baricitinib, des élévations du nombre de plaquettes à plus de 600 × 109 cellules/L sont survenues chez 2,3 % des patients sous baricitinib à 4 mg et chez 1,1 % des patients sous OLUMIANT à 2 mg par jour (voir Hématologique).
Évaluation de la fonction rénale : Des élévations des taux sériques de créatinine (variation moyenne de 4,1 µmol/L jusqu’à la 16e semaine chez les patients sous OLUMIANT à 2 mg) et d’azote uréique, et des diminutions du DFGe et de la clairance de la créatinine ont été observées dans le cadre des essais cliniques contrôlés ayant porté sur l’emploi d’OLUMIANT dans le traitement de la polyarthrite rhumatoïde (voir Rénal et
4.1 Considérations posologiques).
Pelade
Élévation du taux de créatine phosphokinase (CPK) : Dans le cadre des études cliniques contrôlées sur la pelade, le traitement par OLUMIANT a été associé à des élévations du taux de CPK apparaissant au cours des 4 premières semaines de traitement; ce taux est demeuré élevé par la suite. À la 16e semaine, la variation moyenne du taux de CPK était de 49 U/L chez les patients sous OLUMIANT à 2 mg et de 65 U/L chez les patients sous OLUMIANT à 4 mg.
À la 36e semaine, la variation moyenne du taux de CPK était de 29 U/L chez les patients sous OLUMIANT à 2 mg et de 109 U/L chez les patients sous OLUMIANT à 4 mg.
Des élévations du taux de CPK à > 5 × la LSN ont été signalées chez 2,2 % des patients sous OLUMIANT à 2 mg et chez 5,1 % des patients sous OLUMIANT à 4 mg. Aucun cas de rhabdomyolyse n’a été signalé chez les patients traités par le baricitinib dans le cadre des essais cliniques pivots sur la pelade.
Élévations des taux de lipides : Dans le cadre des études contrôlées sur la pelade sévère, des élévations des taux des paramètres lipidiques (notamment des taux de cholestérol total, de cholestérol-LDL et de cholestérol-HDL) ont été observées pendant le traitement chez les patients sous OLUMIANT. Ces élévations ont été observées à la 12e semaine, et les taux moyens de cholestérol total et de cholestérol-LDL ont continué à augmenter jusqu’à la semaine 52.
Les variations des paramètres lipidiques observées au cours de la période de traitement de 36 semaines contrôlée par placebo sont résumées ci-dessous :
Le taux moyen de cholestérol-LDL a augmentation de 0,16 mmol/L chez les patients sous OLUMIANT à 2 mg et de 0,23 mmol/L chez les patients sous baricitinib à 4 mg.
Le taux moyen de cholestérol-HDL a augmenté de 0,09 mmol/L chez les patients sous OLUMIANT à 2 mg et de 0,16 mmol/L chez les patients sous baricitinib à 4 mg.
Le rapport C-LDL/C-HDL moyen est demeuré stable.
Le taux moyen de triglycérides a augmenté de 0,11 mmol/L chez les patients sous OLUMIANT à 2 mg et de 0,10 mmol/L chez les patients sous baricitinib à 4 mg.
Les proportions suivantes de patients ont présenté des élévations des taux des paramètres lipidiques après 52 semaines de traitement par OLUMIANT à 2 mg, par rapport à OLUMIANT à 4 mg :
- Élévation du taux de cholestérol total à ≥ 6,21 mmol/L : 17,9 % vs 25,2 %;
- Élévation du taux de cholestérol-LDL à ≥ 3,36 mmol/L : 24,3 % vs 35,1 %;
- Élévation du taux de cholestérol-HDL à ≥ 1,55 mmol/L : 40,6 % vs 47,7 %;
- Élévation du taux de triglycérides à ≥ 5,65 mmol/L : 0,3 % vs 1,0 %.
Élévations des taux d’enzymes hépatiques : Des cas d’élévation des taux d’enzymes hépatiques à ≥ 3 × la LSN ont été observés chez des patients sous OLUMIANT.
Durant la période de traitement de 16 semaines, une élévation du taux d’ALT à ≥ 3 × la LSN est survenue chez 1,6 % des patients sous placebo, chez 1,4 % des patients sous OLUMIANT à 2 mg et chez 0,7 % des patients sous OLUMIANT à 4 mg.
Durant la période de traitement de 36 semaines, une élévation du taux d’ALT à ≥ 3 × la LSN est survenue chez 2,7 % des patients sous placebo, chez 1,9 % des patients sous OLUMIANT à 2 mg et chez 1,3 % des patients sous OLUMIANT à 4 mg.
Durant la période de traitement de 16 semaines, une élévation du taux d’AST à ≥ 3 × la LSN est survenue chez 1,6 % des patients sous placebo, chez 1,1 % des patients sous OLUMIANT à 2 mg et chez 0,7 % des patients sous OLUMIANT à 4 mg.
Durant la période de traitement de 36 semaines, une élévation du taux d’AST à ≥ 3 × la LSN est survenue chez 2,2 % des patients sous placebo, chez 1,1 % des patients sous OLUMIANT à 2 mg et chez 1,1 % des patients sous OLUMIANT à 4 mg.
Neutrophiles : Durant la période de traitement initiale de 16 semaines, une baisse du nombre de neutrophiles à moins de 1 × 10⁹ cellules/L est survenue chez 0,6 % des patients sous OLUMIANT à 2 mg et chez 0,6 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo. Une baisse du nombre de neutrophiles à moins de 0,5 × 10⁹ cellules/L est survenue chez 0,3 % des patients sous OLUMIANT à 2 mg et chez 0,2 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo.
Durant la période de traitement de 36 semaines, une baisse du nombre de neutrophiles à moins de 1 × 10⁹ cellules/L est survenue chez 0,6 % des patients sous OLUMIANT à 2 mg et chez 0,9 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo. Une baisse du nombre de neutrophiles à moins de 0,5 × 10⁹ cellules/L est survenue chez 0,3 % des patients sous OLUMIANT à 2 mg et chez 0,2 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo.
Nombre de plaquettes et thrombocytose : Durant la période de traitement initiale de 16 semaines, des élévations du nombre de plaquettes à plus de 600 × 109 cellules/L sont survenues chez 0,3 % des patients sous OLUMIANT à 2 mg et chez 0,4 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo. À la 16e semaine, une diminution de 1 × 10⁹ cellules/L du nombre moyen de plaquettes est survenue dans le groupe placebo, une augmentation de 21 x 109 cellules/L du nombre de plaquettes est survenue dans le groupe OLUMIANT à 2 mg et une augmentation de 39 x 109 cellules/L du nombre de plaquettes est survenue dans le groupe OLUMIANT à 4 mg.
Durant la période de traitement de 36 semaines, des élévations du nombre de plaquettes à plus de 600 × 109 cellules/L sont survenues chez 0,3 % des patients sous OLUMIANT à 2 mg et chez 0,4 % des patients sous OLUMIANT à 4 mg, mais il n’y en a pas eu chez les patients sous placebo. À la 36e semaine, le nombre moyen de plaquettes a augmenté de 1 × 10⁹ cellules/L dans le groupe placebo, de 22 x 109 cellules/L dans le groupe OLUMIANT à 2 mg et de 40 x 109 cellules/L dans le groupe OLUMIANT à 4 mg.
Évaluation de la fonction rénale : Dans le cadre d’études cliniques contrôlées sur la pelade, des élévations des taux sériques de créatinine ont été observées avec le traitement par OLUMIANT. À la 16e semaine, l’augmentation moyenne de la créatine sérique était de 2,65 µmol/L chez les patients sous OLUMIANT à 2 mg et de 4,42 µmol/L chez les patients sous OLUMIANT à 4 mg. Après 36 semaines, l’augmentation moyenne de la créatine sérique était de 3,54 µmol/L chez les patients sous OLUMIANT à 2 mg et de 5,30 µmol/L chez les patients sous OLUMIANT à 4 mg. À la semaine 52, l’augmentation moyenne de la créatinine sérique était de 6,19 µmol/L chez les patients sous OLUMIANT à 2 mg et de 7,96 µmol/L chez les patients sous OLUMIANT à 4 mg.
8.5 Effets indésirables observés après la mise en marché
Hypersensibilité : Des réactions d’hypersensibilité au médicament, incluant l’enflure du visage et l’urticaire (voir 2 CONTRE-INDICATIONS et Hypersensibilité), ont été observées avec OLUMIANT.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Évaluation in vitro des interactions
La biotransformation du baricitinib repose principalement sur l’isoenzyme 3A4 du cytochrome P450 (CYP). In vitro, le baricitinib est un substrat de la CYP3A4. In vitro, le baricitinib n’a pas inhibé ou induit de manière significative l’activité des isoenzymes CYP3A, CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 et CYP2D6.
Selon des études in vitro, le baricitinib n’inhibe ni la glycoprotéine P (P-gp) ni le polypeptide transporteur d’anions organiques (OATP, de l’anglais organic anion transporting polypeptide) OATP1B1. En revanche, des données obtenues in vitro indiquent qu’il inhibe les transporteurs d’anions organiques (OAT, de l’anglais organic anionic transporter) OAT1, OAT2 et OAT3, les transporteurs de cations organiques (OCT, de l’anglais organic cationic transporter) OCT1 et OCT2, OATP1B3, la protéine de résistance du cancer du sein (BCRP, de l’anglais breast cancer resistance protein), ainsi que les protéines MATE1 et MATE2-K (MATE, de l’anglais multidrug and toxic extrusion protein : transporteurs d’extrusion de multiples médicaments et toxines). Cela dit, il est peu probable que des variations cliniquement importantes de la pharmacocinétique des médicaments qui sont des substrats de ces molécules soient observées en cas d’administration concomitante avec le baricitinib.
D’après des études in vitro, le baricitinib est un substrat d’OAT3, de la P-gp, de BCRP et de MATE2-K.
Il existe un risque d’interactions cliniques médicament-médicament entre le baricitinib et les inhibiteurs puissants d’OAT3, les immunosuppresseurs puissants, les autres inhibiteurs des protéines JAK et les ARMM biologiques (voir 4.1 Considérations posologiques).
9.4 Interactions médicament-médicament
Effets du baricitinib sur la pharmacocinétique d’autres médicaments
Isoenzymes du cytochrome P450 : Lors des études de pharmacologie clinique, il n’y a eu aucune variation cliniquement importante de la pharmacocinétique de la simvastatine, de l’éthinylestradiol ou du lévonorgestrel lorsque ces médicaments (qui sont des substrats de la CYP3A) ont été administrés en concomitance avec le baricitinib.
Molécules de transport : Dans le cadre des études de pharmacologie clinique, l’administration concomitante de baricitinib et de digoxine (un substrat de la P-gp) ou de MTX (un substrat de plusieurs molécules de transport) n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique de la digoxine ou sur celle du MTX.
Les médicaments apparaissant dans le tableau 4 et la figure 1 (graphique en forêt) sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4 – Interactions médicament-médicament établies ou potentielles : effets du baricitinib sur la pharmacocinétique d’autres médicaments
Médicament administré en concomitance avec le baricitinib | Dose du médicament administré en concomitance | Dose du baricitinib | Source de preuvea | Effet Rapport des moyennes géométriques (rapport calculé en présence ou en l’absence du médicament administré en concomitance) – Absence d’effet = 1,0 | Commentaire clinique | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||||
| Méthotrexate | 7,5 à 25 mg par semaine, doses multiples, patients atteints de polyarthrite rhumatoïde | 10 mg, doses multiples | EC | 1,03b (0,94-1,13) | 0,95 (0,86-1,05) | Il n’y a pas lieu d’ajuster la posologie du méthotrexate lorsqu’il est administré en concomitance avec OLUMIANT. |
Simvastatine Acide ß- hydroxylé (métabolite) | 40 mg, dose unique, sujets sains | 10 mg, doses multiples | EC | 0,85b (0,76-0,96) 0,84b (0,75-0,94) | 0,71 (0,63-0,80) 0,88 (0,79-0,98) | Il n’y a pas lieu d’ajuster la posologie de la simvastatine lorsqu’elle est administrée en concomitance avec OLUMIANT. |
Médicament administré en concomitance avec le baricitinib | Dose du médicament administré en concomitance | Dose du baricitinib | Source de preuvea | Effet Rapport des moyennes géométriques (rapport calculé en présence ou en l’absence du médicament administré en concomitance) – Absence d’effet = 1,0 | Commentaire clinique | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||||
Éthinylestradiol et lévonorgestrel (Microgynon) | 30 μg d’éthinylestradiol (dose unique) et 150 μg de lévonorgestrel (dose unique), sujets sains | 10 mg, doses multiples | EC | 1,00b (0,96-1,04) 0,87b (0,77-0,98) | 0,94 (0,89-0,99) 1,00 (0,91-1,09) | Il n’y a pas lieu d’ajuster les posologies de l’éthinylestradiol et du lévonorgestrel lorsqu’ils sont administrés en concomitance avec OLUMIANT. |
| Digoxine | 0,5 mg 2 fois par jour (dose d’attaque du 1er jour), puis 0,25 mg 1 fois par jour, sujets sains | 10 mg, doses multiples | EC | 0,90c (0,87-0,94) | 0,88 (0,82-0,95) | Il n’y a pas lieu d’ajuster la posologie de la digoxine lorsqu’elle est administrée en concomitance avec OLUMIANT. |
a EC = essai clinique; b ASC = ASC0-∞; c ASC0-τ
Figure 1 – Effets du baricitinib sur la pharmacocinétique d’autres médicamentsa
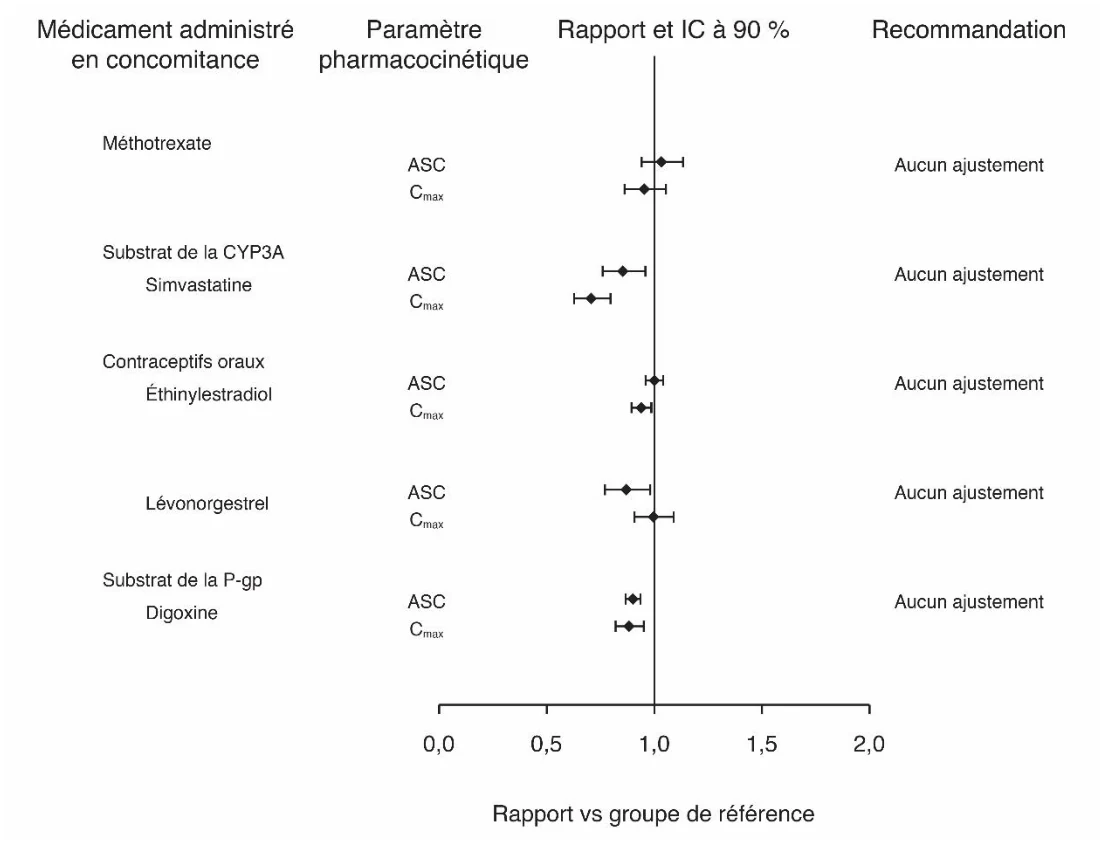
a Le groupe de référence n’a reçu que l’autre médicament.
Effets d’autres médicaments sur la pharmacocinétique du baricitinib
Inhibiteurs puissants d’OAT3 : Dans le cadre d’une étude de pharmacologie clinique, l’administration concomitante de probénécide (un inhibiteur puissant d’OAT3) et de baricitinib a à peu près doublé l’ASC0-∞ (aire sous la courbe de l’évolution de la concentration en fonction du temps, du départ à l’infini) du baricitinib et diminué d’environ 70 % la clairance rénale de celui-ci, mais n’a eu aucun effet sur sa concentration plasmatique maximale (Cmax) ou sur le temps écoulé avant l’atteinte de cette concentration (Tmax). L’emploi d’OLUMIANT est déconseillé chez les patients atteints de polyarthrite rhumatoïde qui prennent un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant, tel que le probénécide.
Chez les patients atteints de pelade qui prennent un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant, si la dose recommandée d’OLUMIANT est de 4 mg une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg une fois par jour. Chez les patients atteints de pelade qui prennent OLUMIANT à raison de 2 mg une fois par jour, l’administration concomitante d’un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant n’est pas recommandée (voir 4.2 Dose recommandée et modification posologique).
Immunosuppresseurs, autres inhibiteurs des protéines JAK et ARMM biologiques : L’utilisation concomitante d’OLUMIANT et d’un autre inhibiteur des protéines JAK ou d’un ARMM biologique n’a pas été évaluée et, par conséquent, n’est pas recommandée (voir 4.1 Considérations posologiques).
Lors des études de pharmacologie clinique, l’administration concomitante de la cyclosporine (un inhibiteur de la Pg-p et de BCRP) et du baricitinib n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique de ce dernier. Cela dit, il existe un risque d’accentuation de l’immunosuppression en cas d’administration concomitante d’OLUMIANT et d’un immunosuppresseur puissant (p. ex., tacrolimus, cyclosporine, azathioprine). L’utilisation concomitante d’OLUMIANT et d’un immunosuppresseur puissant n’a pas été étudiée et, par conséquent, n’est pas recommandée (voir 4.1 Considérations posologiques).
Isoenzymes du cytochrome P450 : Lors des études de pharmacologie clinique, l’administration concomitante de kétoconazole (un inhibiteur de la CYP3A) et du baricitinib n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique du baricitinib. Il n’y a pas non plus eu de variation cliniquement significative de la pharmacocinétique du baricitinib lorsque ce médicament a été administré en concomitance avec le fluconazole (un inhibiteur de la CYP3A, de la CYP2C19 et de la CYP2C9) ou la rifampicine (un inducteur de la CYP3A).
Molécules de transport : L’administration concomitante de MTX (un substrat de plusieurs molécules de transport) et du baricitinib n’a pas entraîné d’effets cliniquement significatifs sur la pharmacocinétique de ce dernier. Selon les prévisions établies à la suite de simulations sur l’administration concomitante avec le diclofénac et l’ibuprofène (inhibiteurs d’OAT3 dotés d’un pouvoir inhibiteur moindre), cette dernière aurait un effet minime sur l’exposition au baricitinib.
Les médicaments apparaissant dans le tableau 5 et la figure 2 (graphique en forêt) sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 5 – Interactions médicament-médicament établies ou potentielles : effets des médicaments administrés en concomitance avec le baricitinib sur la pharmacocinétique de ce dernier
Médicament administré en concomitance avec le baricitinib | Dose du médicament administré en concomitance | Dose de baricitinib | Source de preuvea | Effet Rapport des moyennes géométriques (rapport calculé en présence ou en l’absence du médicament administré en concomitance) – Absence d’effet = 1,0 | Commentaire clinique | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||||
| Probénécide | 1 000 mg 2 fois par jour, doses multiples, sujets sains | 4 mg, dose unique | EC | 2,03b (1,91-2,16) | 1,03 (0,94-1,13) | L’emploi d’OLUMIANT est déconseillé chez les patients atteints de polyarthrite rhumatoïde qui prennent un inhibiteur d’OAT3 doté d’un pouvoir inhibiteur puissant, tel que le probénécide. Dans les cas de pelade, chez les patients qui prennent OLUMIANT à 4 mg une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg lorsque ce médicament est administré en concomitance avec un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant, tel que le probénécide. L’administration concomitante d’un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant est déconseillée aux patients atteints de pelade qui prennent OLUMIANT à 2 mg une fois par jour. |
| Cyclosporine | 600 mg, dose unique, sujets sains | 4 mg, dose unique | EC | 1,29b (1,23-1,36) | 0,99 (0,91-1,07) | Il existe un risque d’accentuation de l’immunosuppression lorsqu’OLUMIANT est administré en concomitance avec un immunosuppresseur puissant (p. ex., tacrolimus, cyclosporine, azathioprine). L’utilisation concomitante du baricitinib et d’un immunosuppresseur puissant n’a pas été évaluée et, par conséquent, n’est pas recommandée. |
| Kétoconazole | 400 mg, doses multiples, sujets sains | 10 mg, dose unique | EC | 1,21b (1,17-1,24) | 1,08 (1,01-1,17) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec le kétoconazole. |
Médicament administré en concomitance avec le baricitinib | Dose du médicament administré en concomitance | Dose de baricitinib | Source de preuvea | Effet Rapport des moyennes géométriques (rapport calculé en présence ou en l’absence du médicament administré en concomitance) – Absence d’effet = 1,0 | Commentaire clinique | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||||
| Fluconazole | 200 mg, doses multiples, sujets sains | 10 mg, dose unique | EC | 1,23b (1,18-1,29) | 1,05 (0,95-1,15) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec le fluconazole. |
| Rifampicine | 600 mg, doses multiples, sujets sains | 10 mg, dose unique | EC | 0,66b (0,62-0,69) | 1,05 (0,95-1,16) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec la rifampicine. |
| Ibuprofène (simulation) | 400 et 800 mg, doses multiples, sujets sains | 4 mg, doses multiples | T | 1,24b (1,22-1,26) | 1,07 (1,06-1,08) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec l’ibuprofène. |
| Diclofénac (simulation) | 50 et 100 mg, doses multiples, sujets sains | 4 mg, doses multiples | T | 1,00b (1,00-1,00) | 1,00 (1,00-1,00) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec le diclofénac. |
| Méthotrexate | 7,5 à 25 mg par semaine, doses multiples, patients atteints de polyarthrite rhumatoïde | 10 mg, doses multiples | EC | 0,98c (0,93-1,03) | 1,01 (0,92-1,11) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec le méthotrexate. |
| Oméprazole | 40 mg, doses multiples, sujets sains | 10 mg, dose unique | EC | 1,07b (1,05-1,10) | 0,77 (0,72-0,83) | Il n’y a pas lieu d’ajuster la posologie d’OLUMIANT en cas d’administration concomitante avec l’oméprazole. |
a EC = essai clinique; T = théorique (d’après des simulations); b ASC = ASC0-∞; c ASC0-τ
Figure 2 – Effets d’autres médicaments sur la pharmacocinétique du baricitinibb
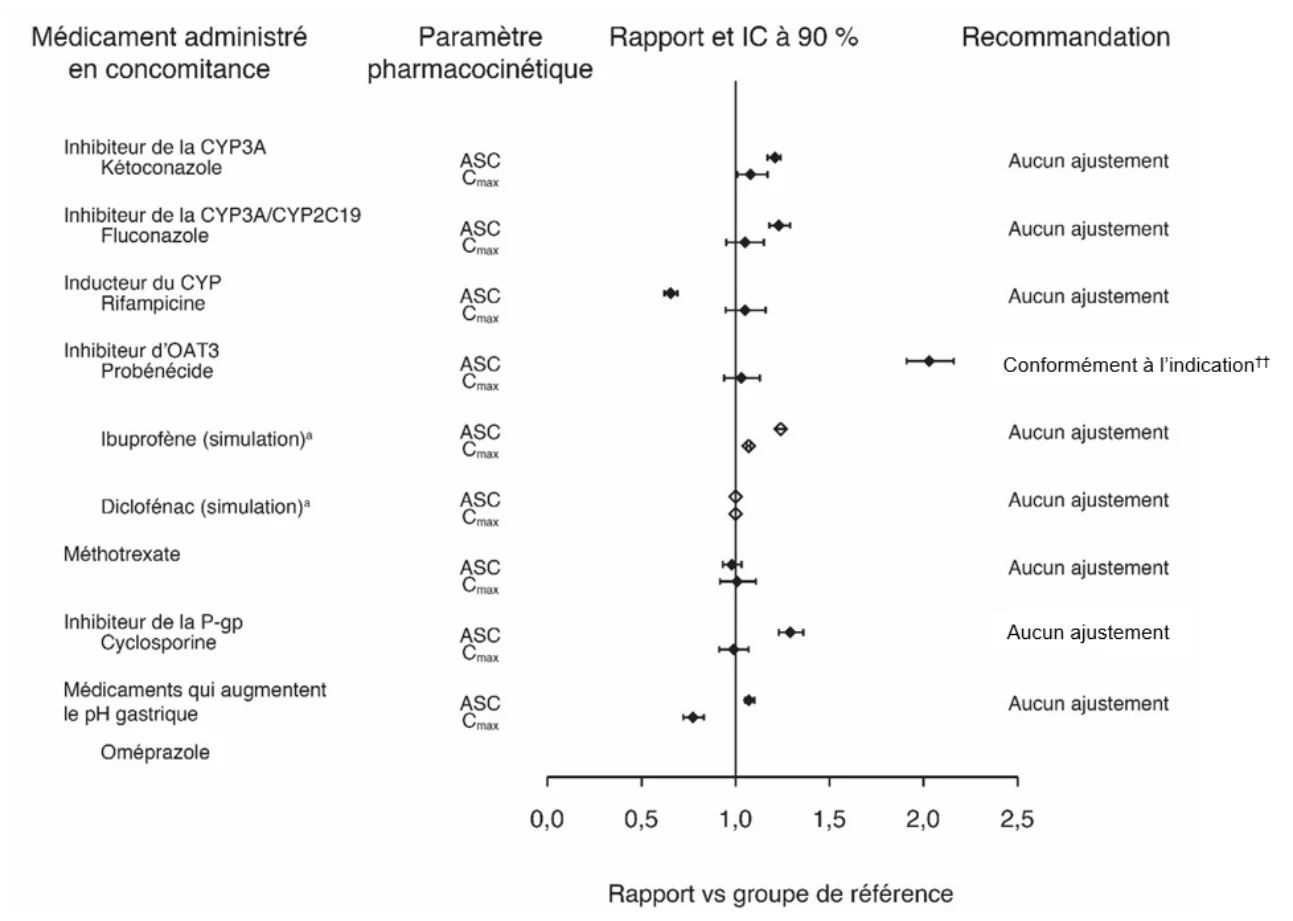
a Valeurs fondées sur des études de simulation.
b Le groupe de référence n’a reçu que le baricitinib.
†† Dans les cas de pelade, si la dose recommandée d’OLUMIANT est de 4 mg une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg une fois par jour chez les patients qui prennent un inhibiteur de l’OAT3 doté d’un pouvoir inhibiteur puissant, tel que le probénécide. Chez les patients atteints de polyarthrite rhumatoïde et chez ceux atteints de pelade qui prennent OLUMIANT à 2 mg une fois par jour, l’administration concomitante d’un inhibiteur d’OAT3 doté d’un pouvoir inhibiteur puissant, tel que le probénécide, est déconseillée.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les protéines janus kinases (JAK) sont des enzymes qui assurent la transduction intracellulaire des signaux transmis aux récepteurs exprimés à la surface des cellules par un certain nombre de cytokines et de facteurs de croissance qui jouent un rôle dans l’hématopoïèse, l’inflammation et la fonction immunitaire. Plus précisément, au sein de cette voie de signalisation intracellulaire, elles ont pour fonction de phosphoryler et d’activer les facteurs STAT (de l’anglais signal transducers and activators of transcription : transducteurs du signal et activateurs de transcription), qui modulent l’activité intracellulaire, y compris l’expression génique. Le baricitinib module cette voie de signalisation en inhibant les protéines JAK, ce qui a pour effet de limiter la phosphorylation et l’activation des facteurs STAT. C’est par paire que les protéines JAK assurent la transduction du signal émis par les cytokines (p. ex., paire JAK1/JAK3, paire JAK1/JAK2, paire JAK1/TYK2, paire JAK2/JAK2).
Le baricitinib est un inhibiteur sélectif et réversible des protéines JAK, comparativement aux autres kinases du génome humain. Des tests effectués sur des enzymes isolées ont révélé que le baricitinib est doté d’une plus grande puissance inhibitrice à l’égard des protéines JAK1, JAK2 et TYK2 qu’à l’égard de la protéine JAK3 : les CI50 mesurées respectivement pour JAK1, JAK2, TYK2 et JAK3 étaient de 5,9, de 5,7, de 53 et de plus de 400 nM. Sur des modèles cellulaires, non seulement le baricitinib a inhibé la transduction par les paires JAK1/JAK2 et JAK1/TYK2 du signal émis par l’IL-6 et l’IL-23 (deux cytokines pro-inflammatoires) à des CI50 d’environ 40 à 50 nM, mais il a également inhibé la transduction par la paire JAK1/JAK3 du signal émis par l’IL-2 à une CI50 de l’ordre du nanomolaire. Les effets du baricitinib observés in vitro concordent avec une atténuation de la réponse pro-inflammatoire et une modulation de l’activation et de la prolifération des lymphocytes et de la production de cytokines.
10.2 Pharmacodynamie
Inhibition par le baricitinib de la phosphorylation de STAT3 induite par l’IL-6 : L’administration du baricitinib a entraîné une inhibition de la phosphorylation de STAT3 induite par l’IL-6 dans le sang total de sujets en santé. Cet effet inhibiteur était lié à la dose et a atteint son maximum environ 1 à 2 heures après l’administration avant de retourner à des valeurs proches des valeurs initiales en l’espace de 24 heures. Des degrés d’inhibition similaires ont été observés lors de l’utilisation de l’IL-6 ou de la thrombopoïétine comme stimulus.
Effets sur les immunoglobulines : Les taux sériques moyens d’IgG, d’IgM et d’IgA ont diminué au cours des 12 semaines qui ont suivi l’instauration du traitement par OLUMIANT et sont demeurés stables pendant au moins 52 semaines. Chez la plupart des patients, les variations des taux d’immunoglobulines sont demeurées dans les limites de la normale.
Effets sur les lymphocytes : Le NAL moyen a augmenté dans la semaine qui a suivi l’instauration du traitement par OLUMIANT, puis il est revenu à sa valeur initiale en l’espace de 24 semaines, après quoi il est demeuré stable pendant au moins 104 semaines. Chez la plupart des patients, les variations du nombre de lymphocytes sont demeurées dans les limites de la normale.
Cellules tueuses naturelles (NK, de l’anglais natural killer) : Le traitement par le baricitinib à 4 mg a été associé à une élévation initiale du nombre de cellules NK à la 4e semaine, suivie d’une baisse de ce paramètre sous sa valeur initiale à la 12e semaine, puis d’un retour graduel à des valeurs proches de celle-ci.
Effets sur le taux de protéine C réactive (CRP) : Chez les patients atteints de polyarthrite rhumatoïde, une diminution du taux sérique de CRP a été observée dès la première semaine qui a suivi l’instauration du traitement par OLUMIANT et s’est maintenue tout au long du traitement.
Électrophysiologie cardiaque
Dans le cadre d’une étude avec permutation d’évaluation électrocardiographique, à répartition aléatoire, contrôlée par un placebo et par un agent actif et comportant 3 périodes, qui a été menée auprès de sujets sains (N = 53), l’administration d’une seule dose suprathérapeutique de 40 mg de baricitinib n’a été associée à aucun profil particulier d’effets liés au traitement sur l’intervalle QTc, la durée du complexe QRS ou l’intervalle PR.
10.3 Pharmacocinétique
Après l’administration par voie orale de doses de baricitinib comprises entre 1 et 20 mg à des volontaires sains, la Cmax du baricitinib a été atteinte en l’espace de 1 heure environ (Tmax). La concentration du baricitinib à l’état d’équilibre est atteinte en l’espace de 2 à 3 jours, et la bioaccumulation observée après l’administration uniquotidienne de cet agent est minime (11 % de la Cmax et 15 % de l’ASC). La demi-vie d’élimination chez les patients atteints de polyarthrite rhumatoïde est d’environ 13 heures, tandis qu’elle est d’environ 16 heures chez ceux atteints de pelade. Une élévation de l’exposition générale au baricitinib proportionnelle à la dose administrée a été observée lorsque cette dernière était comprise entre 1 et 30 mg (dose quotidienne unique) ou entre 2 et 20 mg (doses quotidiennes multiples). Les rapports (IC à 90 %) pour la Cmax et l’ASC0-∞ en fonction de la dose normalisée étaient de 1,02 (0,89 à 1,18), et de 1,13 (1,07 à 1,20), respectivement. Les paramètres pharmacocinétiques du baricitinib ne varient pas au fil du temps.
D’après l’étude clinique de phase III RA-BEACON, à l’état d’équilibre, après l’administration de doses multiples de 2 mg de ce médicament une fois par jour à des patients atteints de polyarthrite rhumatoïde, la Cmax du baricitinib était de 24,4 ng/mL et l’aire sous la courbe (ASC) moyenne des concentrations en fonction du temps pendant la période entre les doses était de 228,4 ng•h/mL. D’après l’étude clinique de phase IIb/III BRAVE-AA1, à l’état d’équilibre, après l’administration de doses multiples de 4 mg de ce médicament une fois par jour à des patients atteints de pelade, la Cmax du baricitinib était de 47,5 ng/mL et l’ASC moyenne des concentrations en fonction du temps pendant la période entre les doses était de 435 ng•h/mL.
La clairance apparente (CL/F) du baricitinib chez les patients atteints de polyarthrite rhumatoïde est environ 50 % inférieure à celle observée chez les sujets sains. Les estimations des paramètres pharmacocinétiques de la population de l’étude RA-BEACON sont semblables à celles des autres études cliniques de phase II et de phase III.
Le tableau 6 présente les propriétés pharmacocinétiques du baricitinib.
Tableau 6 – Résumé des paramètres pharmacocinétiques du baricitinib chez l’humaina
| Dose (mg) | Cmax, éé (ng/mL) | t½ (h) | ASCτ, éé (ng•h/mL) | Clairance (L/h) | Volume de distribution (L) | |
| Volontaires sainsb | 2 | 17,2 | 8,5 | 118,1 | 17,6 | 216 |
Patients atteints de polyarthrite rhumatoïdec | 2 | 24,4 | 12,5 | 228,4 | 9,0 | 131,3 |
| 2 | 23,7 | 15,8 | 217 | 11,0 | 127 |
| Dose (mg) | Cmax, éé (ng/mL) | t½ (h) | ASCτ, éé (ng•h/mL) | Clairance (L/h) | Volume de distribution (L) | |
| Patients atteints de peladed | 4 | 47,5 | 15,8 | 435 | 11,0 | 127 |
a Cmax, éé = concentration maximale observée à l’état d’équilibre; t1/2 = demi-vie d’élimination terminale;
ASCτ, éé = aire sous la courbe de la concentration en fonction du temps durant un intervalle posologique à l’état d’équilibre.
b Étude JADE.
c L’estimation du t1/2 est tirée d’une analyse pharmacocinétique populationnelle effectuée sur les données groupées des études de phases II et III; les autres estimations proviennent de l’analyse pharmacocinétique populationnelle des données de l’étude RA-BEACON.
d Les valeurs sont issues de l’analyse pharmacocinétique populationnelle basée sur les résultats de l’étude de phase IIb/III BRAVE-AA1.
Absorption
La biodisponibilité absolue du baricitinib est d’environ 80 %. Une évaluation des effets de la consommation d’aliments sur l’administration du baricitinib chez des sujets en santé a révélé que l’ingestion d’un repas hyperlipidique diminue l’ASC et la Cmax moyennes de ce médicament d’environ 11 % et 18 %, respectivement, et qu’elle prolonge le Tmax de 0,5 heure. La consommation d’aliments n’a pas d’effet cliniquement pertinent sur l’exposition au baricitinib. Dans les études cliniques, OLUMIANT pouvait être pris avec ou sans aliments.
Distribution
Après l’administration du baricitinib par voie intraveineuse, le volume de distribution de ce médicament est de 76 L, ce qui indique que le baricitinib se distribue dans les tissus. Le taux de liaison du baricitinib aux protéines plasmatiques est d’environ 50 %, et son taux de liaison aux protéines sériques est de 45 %. Le baricitinib est un substrat de la P-gp, de BCRP, d’OAT3 et de MATE2-K, quatre molécules de transport qui jouent un rôle dans la distribution des médicaments.
Métabolisme
Environ 6 % de la dose de baricitinib administrée par voie orale sont identifiés sous la forme de métabolites produits par oxydation (trois qui se retrouvent dans l’urine et un dans les fèces), et il a été établi que la CYP3A4 est la principale isoenzyme qui intervient dans le métabolisme de cet agent. Aucun métabolite du baricitinib n’a été retrouvé en quantité mesurable dans le plasma.
Élimination
Dans une étude de pharmacologie clinique, environ 75 % de la dose de baricitinib administrée a été éliminée dans l’urine, et environ 20 % dans les fèces. Le baricitinib est essentiellement excrété sous forme inchangée dans l’urine (69 %) et dans les fèces (15 %); les métabolites identifiés dans l’urine et dans les fèces représentent environ 6 % de la dose administrée. Selon les études in vitro, l’élimination par voie rénale est le principal mécanisme de clairance du baricitinib; elle se fait par filtration glomérulaire et par sécrétion active par l’intermédiaire d’OAT3, de la P-gp, de BCRP et de MATE2-K.
Populations et états pathologiques particuliers
Enfants : L’innocuité et l’efficacité d’OLUMIANT n’ont pas été établies chez les enfants.
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
- Personnes âgées : Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus (voir 4.2 Dose recommandée et modification posologique et Figure 3). L’âge n’a pas eu d’effets cliniquement significatifs sur la pharmacocinétique du baricitinib (ASC et Cmax). Cela dit, l’expérience clinique acquise chez les patients âgés de 75 ans ou plus est très limitée et comme on ne peut écarter la possibilité que certaines personnes âgées présentent une sensibilité accrue à OLUMIANT, la prudence s’impose chez cette population de patients (voir 7.1.4 Personnes âgées).
Sexe : Il n’y a pas lieu d’ajuster la dose de baricitinib en fonction du sexe (voir Figure 3).
D’après les estimations établies lors de l’analyse pharmacocinétique populationnelle menée auprès de patients atteints de polyarthrite rhumatoïde, les différences observées entre les femmes et les hommes en ce qui a trait à l’ASC et à la Cmax étaient de 7 % et de 16 %, respectivement, après prise en compte des différences qui existent entre les deux sexes quant à la fonction rénale. En général, ces effets moyens sur l’ASC et la Cmax du baricitinib se situent dans la marge de variation interindividuelle des paramètres pharmacocinétiques du baricitinib (environ 41 % dans le cas de l’ASC et 22 % dans celui de la Cmax), et il a été établi qu’ils ne sont pas cliniquement significatifs.
- Polymorphisme génétique : Aucune étude n’a été menée en vue d’évaluer expressément les effets du polymorphisme génétique sur la pharmacocinétique du baricitinib.
- Origine ethnique : Il n’est pas nécessaire d’ajuster la dose de baricitinib en fonction de l’origine ethnique (voir Figure 3). Selon les estimations établies lors de l’analyse pharmacocinétique populationnelle menée auprès de patients atteints de polyarthrite rhumatoïde, les différences qui ont été observées respectivement chez les Noirs, les Latino-américains et les Asiatiques par rapport aux Blancs en ce qui concerne l’ASC du baricitinib étaient de 16 %, de 10 % et de 10 %, et celles observées en ce qui a trait à la Cmax de cet agent, de 9 %, de 1 % et de 15 %. En général, ces effets moyens sur l’ASC et la Cmax du baricitinib se situent dans la marge de variation interindividuelle des paramètres pharmacocinétiques du baricitinib (environ 41 % dans le cas de l’ASC et 22 % dans celui de la Cmax), et il a été établi qu’ils ne sont pas cliniquement significatifs.
Insuffisance hépatique : Aucun ajustement posologique n’est nécessaire en cas d’insuffisance hépatique légère ou modérée. L’utilisation d’OLUMIANT n’a pas été évaluée chez les patients qui sont atteints d’insuffisance hépatique sévère et, par conséquent, n’est pas recommandée chez ces patients (voir 4 POSOLOGIE ET ADMINISTRATION et Figure 3).
Dans le cadre d’une étude de phase I sans insu menée auprès de sujets atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh), l’exposition générale au baricitinib (ASC0-∞) et la Cmax de cet agent étaient respectivement 1,19 et 1,08 fois supérieures à celles observées chez des sujets dont la fonction hépatique est normale.
Insuffisance rénale : Il est apparu que la fonction rénale influe de manière significative sur l’exposition au baricitinib (voir Figure 3).
Il est déconseillé d’administrer OLUMIANT aux patients atteints de polyarthrite rhumatoïde présentant une insuffisance rénale modérée, une insuffisance rénale sévère ou une insuffisance rénale terminale (DFGe inférieur à 60 mL/min/1,73 m2).
Chez les patients atteints de pelade et dont le DFGe se situe entre 30 et 60 mL/min/1,73 m2, si la dose recommandée d’OLUMIANT est de 4 mg une fois par jour, la dose d’OLUMIANT doit être réduite à 2 mg une fois par jour. Si la dose recommandée est de 2 mg une fois par jour, il est déconseillé d’administrer OLUMIANT. L’administration
d’OLUMIANT aux patients adultes dont le DFGe est inférieur à 30 mL/min/1,73 m2, y compris ceux atteints d’une IRT, n’est pas recommandée.
Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale légère chez les patients qui sont atteints de polyarthrite rhumatoïde ou de pelade (voir Rénal, 4.2 Dose recommandée et modification posologique et Figure 3).
Obésité : Il n’y a pas lieu d’ajuster la dose de baricitinib en fonction du poids corporel
(voir Figure 3). Les estimations établies lors de l’analyse pharmacocinétique populationnelle menée auprès de patients atteints de polyarthrite rhumatoïde indiquent que les différences d’ASC et de Cmax relevées entre les patients dont le poids se situe dans les limites extrêmes (soit 50 ou 100 kg) et les patients dont le poids médian est de 70 kg sont inférieures à 14 % et à 20 %, respectivement, après prise en compte des différences qui existent entre ces populations de patients sur le plan de la fonction rénale. En général, ces effets moyens sur l’ASC et la Cmax du baricitinib se situent dans la marge de variation interindividuelle des paramètres pharmacocinétiques du baricitinib (environ 41 % dans le cas de l’ASC et 22 % dans celui de la Cmax), et il a été établi qu’ils ne sont pas pertinents sur le plan clinique.
Les effets des facteurs intrinsèques sur la pharmacocinétique du baricitinib et les recommandations posologiques relatives à cet agent sont résumés dans la figure 3.
Figure 3 – Effet des facteurs intrinsèques sur la pharmacocinétique du baricitiniba,b
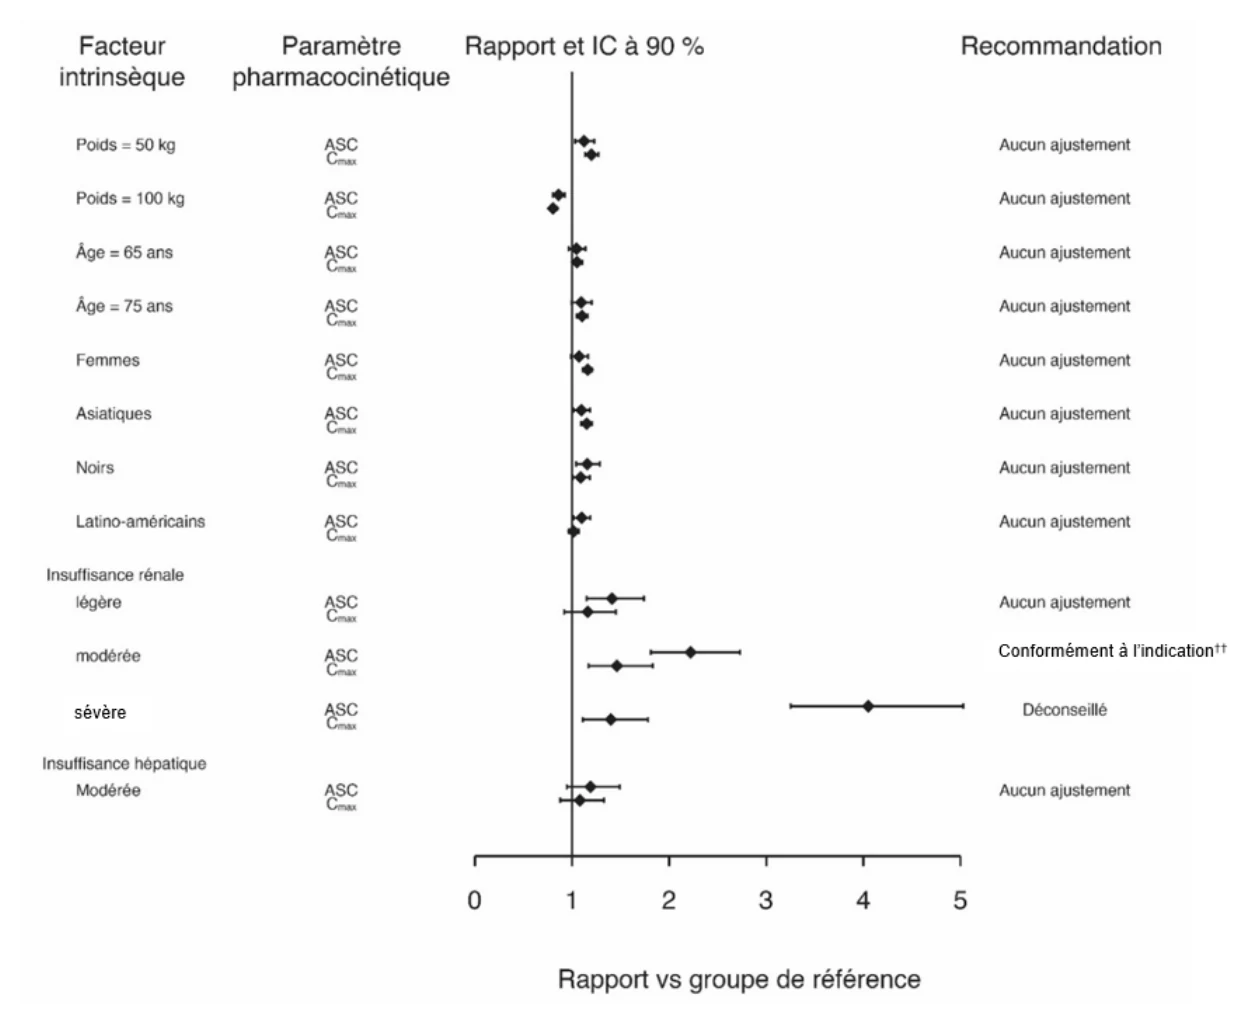
a Les valeurs de référence pour le poids, l’âge, le sexe et l’origine ethnique étaient les suivantes : 70 kg,
54 ans, hommes et Blancs. Les groupes de référence pour l’insuffisance rénale et l’insuffisance hépatique étaient les sujets ayant une fonction rénale normale et les sujets ayant une fonction hépatique normale.
b Les effets de l’insuffisance rénale et de l’insuffisance hépatique sur l’exposition au baricitinib ont été résumés à partir des données d’études consacrées respectivement à ces affections. Les effets d’autres facteurs intrinsèques sur l’exposition au baricitinib ont été résumés à partir des données d’une analyse pharmacocinétique populationnelle menée auprès de patients atteints de polyarthrite rhumatoïde.
†† Il est déconseillé d’administrer OLUMIANT aux patients adultes atteints de polyarthrite rhumatoïde et présentant une insuffisance rénale modérée ou sévère.
Chez les patients adultes atteints de pelade dont le DFGe se situe entre 30 et 60 mL/min/1,73 m2, si la dose recommandée d’OLUMIANT est de 4 mg une fois par jour, cette dose doit être réduite à 2 mg une fois par jour. Si la dose recommandée est de 2 mg une fois par jour, il est alors déconseillé d’administrer OLUMIANT. Le traitement par OLUMIANT n’est pas recommandé chez les patients adultes dont le DFGe est inférieur à 30 mL/min/1,73 m2, y compris les patients atteints d’une IRT.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante, entre 15 °C et 30 °C.
Garder hors de la portée et de la vue des enfants.
Les médicaments ne doivent pas être jetés dans les eaux usées ou les déchets ménagers. Rapporter tous les médicaments inutilisés à la pharmacie pour une élimination appropriée.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre/nom usuel : baricitinib
Nom chimique : {1-(éthylsulfonyl)-3-[4-(7H-pyrrolo[2,3-d]pyrimidin-4-yl)-1 H-pyrazol-1-yl]azétidin-3-yl}acétonitrile
Formule moléculaire et masse moléculaire : C16H17N7O2S;371,42
Formule de structure :
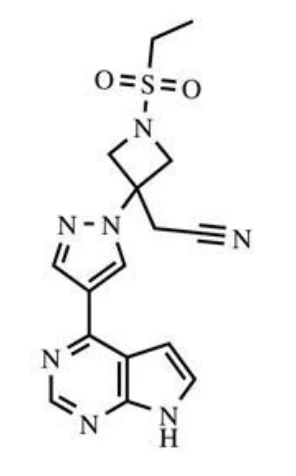
Forme cristalline : poudre cristalline anhydre, forme I
Propriétés physicochimiques : Le baricitinib se présente sous la forme d’une poudre blanche ou presque blanche tirant sur le rose pâle. Il est pratiquement insoluble dans l’eau, dans une solution tampon d’acétate USP à un pH de 4,1, dans une solution tampon de phosphate USP à un pH de 6,0 et dans une solution tampon de phosphate USP à un pH de 7,6. Il est légèrement soluble dans une solution d’acide chlorhydrique de 0,1 N et dans une solution d’acide chlorhydrique de 0,01 N.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Polyarthrite rhumatoïde
L’efficacité et l’innocuité d’OLUMIANT (baricitinib) ont été évaluées dans le cadre de quatre études de confirmation de phase III chez des patients âgés de 18 ans ou plus ayant reçu un diagnostic de polyarthrite rhumatoïde évolutive établi selon les critères de l’American College of Rheumatology (ACR). Deux de ces études de confirmation de phase III avaient pour but d’évaluer l’efficacité et l’innocuité d’OLUMIANT à 2 mg 1 fois par jour. D’autres doses d’OLUMIANT ont été évaluées, mais la dose recommandée est de 2 mg 1 fois par jour.
L’emploi d’OLUMIANT (baricitinib) a été évalué chez des patients atteints de polyarthrite rhumatoïde évolutive modérée ou sévère qui avaient présenté une réponse insatisfaisante ou une intolérance aux ARMM classiques (ARMMc) [réponse insatisfaisante aux ARMMc; étude
de phase III RA-BUILD], ainsi que chez des patients qui avaient présenté une réponse insatisfaisante ou une intolérance à un ou plusieurs inhibiteurs du TNF administrés seuls ou en association avec d’autres ARMM biologiques (réponse insatisfaisante aux inhibiteurs du TNF; étude de phase IV RA-BEACON). Ces patients ont reçu OLUMIANT à 2 mg ou le baricitinib à 4 mg 1 f.p.j. ou un placebo en plus du traitement de fond par un ARMM classique qu’ils suivaient déjà. À partir de la 16e semaine, les patients qui ne répondaient pas à leur traitement pouvaient passer à un traitement de secours par le baricitinib à 4 mg 1 f.p.j. Le critère d’évaluation principal était la proportion de patients qui avaient obtenu une réponse ACR20 à la 12e semaine.
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la polyarthrite rhumatoïde
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe (% H/F)a | Durée moyenne de la maladie, ans (intervalle)b |
| Réponse insatisfaisante aux ARMMca | ||||||
Étude RA- BUILD (étude de phase III) | Étude multicentrique, contrôlée par placebo, à double insu et à répartition aléatoire, avec double placebo et groupes parallèles | Baricitinib à 2 ou à 4 mg vs placebo Comprimés, voie orale, 1 f.p.j. Période de traitement principale : 24 semaines | Baricitinib à 2 mg : 229 Baricitinib à 4 mg : 227 Placebo : 228 | 51,8 (20-82) | 18,1/81,9 | 6,3 (0,07-52,8) |
| Réponse insatisfaisante aux inhibiteurs du TNFa | ||||||
Étude RA- BEACON (étude de phase IV) | Étude multicentrique, contrôlée par placebo, à double insu et à répartition aléatoire, avec double placebo et groupes parallèles | Baricitinib à 2 ou à 4 mg vs placebo Comprimés, voie orale, 1 f.p.j. Période de traitement principale : 24 semaines | Baricitinib à 2 mg : 174 Baricitinib à 4 mg : 177 Placebo : 176 | 55,7 (21-82) | 18,2/81,8 | 12,5 (0,62-50,7) |
a Abréviations : ARMMc = antirhumatismal modificateur de la maladie classique; TNF = tumor necrosis factor (facteur de nécrose tumorale); F = femme; f.p.j. = fois par jour; H = homme b Nombre d’années écoulées depuis l’établissement du diagnostic.
Résultats de l’étude
Dans ces deux études, OLUMIANT à 2 mg a été associé à une augmentation statistiquement significative de la proportion de patients ayant obtenu une réponse ACR20 comparativement au placebo, ainsi qu’à une amélioration statistiquement significative de plusieurs autres mesures associées aux paramètres d’efficacité. Les résultats observés à la 24e semaine étaient comparables à ceux observés à la 12e semaine.
Les tableaux 8 et 9 présentent les pourcentages de patients traités par OLUMIANT qui ont obtenu une réponse ACR20, ACR50 ou ACR70, une rémission clinique (définie par un indice simplifié d’activité de la maladie [SDAI, de l’anglais Simplified Disease Activity Index] ≤ 3,3) et qui ont obtenu un score d’activité de la maladie (DAS28-hsCRP, de l’anglais Disease Activity Score) < 2,6 dans le cadre des études de phase III (étude RA-BUILD) et IV (étude RA-BEACON).
À la 12e semaine des études RA-BUILD et RA-BEACON, les taux de réponse ACR20, ACR50 et ACR70 enregistrés chez les patients sous OLUMIANT à 2 mg 1 fois par jour étaient supérieurs à ceux enregistrés chez les patients sous placebo, et cette différence s’est révélée statistiquement significative (Tableau 8).
Dans ces deux études, des taux de réponse ACR20 plus élevés (Figures 4 et 5) ont été observés dès la 1re semaine avec OLUMIANT à 2 mg, comparativement au placebo.
Par ailleurs, à la 12e semaine, les taux de rémission clinique et d’obtention d’un score DAS28-hsCRP < 2,6 étaient plus élevés chez les patients sous OLUMIANT à 2 mg que chez les patients sous placebo (Tableau 9).
Tableau 8 – Proportion de patients ayant obtenu une réponse ACR
| Pourcentage de patients | ||||
Réponse insatisfaisante aux ARMMc | Réponse insatisfaisante aux inhibiteurs du TNF | |||
| Étude de phase III (RA-BUILD) | Étude de phase IV (RA-BEACON) | |||
| Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc (IC à 95 %)a | Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc (IC à 95 %)a | |
| N | 228 | 229 | 176 | 174 |
| ACR20 | ||||
| 12e semaine | 39 % | 66 %b,c (de 17,6 à 35,3) | 27 % | 49 %b,d (de 11,7 à 31,5) |
| 24e semained | 42 % | 61 %b (de 10,0 à 28,0) | 27 % | 45 %b (de 7,7 à 27,4) |
| ACR50d | ||||
| 12e semaine | 13 % | 34 %b (de 13,4 à 28,4) | 8 % | 20 %b (de 5,0 à 19,3) |
| Pourcentage de patients | ||||
Réponse insatisfaisante aux ARMMc | Réponse insatisfaisante aux inhibiteurs du TNF | |||
| Étude de phase III (RA-BUILD) | Étude de phase IV (RA-BEACON) | |||
| Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc (IC à 95 %)a | Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc (IC à 95 %)a | |
| N | 228 | 229 | 176 | 174 |
| 24e semaine | 21 % | 41 %b (de 11,7 à 28,3) | 13 % | 23 %b (de 1,9 à 17,9) |
| ACR70d | ||||
| 12e semaine | 3 % | 18 %b (de 9,4 à 20,3) | 2 % | 13 %b (de 5,0 à 15,8) |
| 24e semaine | 8 % | 25 %b (de 10,8 à 24,1) | 3 % | 13 %b (de 4,1 à 15,5) |
Les taux de réponse enregistrés à chaque évaluation ponctuelle ont été établis sur la base du nombre de patients à qui le traitement considéré avait été attribué au départ lors de la répartition aléatoire (N). Les patients qui ont abandonné leur traitement ou qui ont reçu un traitement de secours ont été classés parmi ceux qui n’ont pas répondu à leur traitement.
a Intervalle de confiance à 95 % pour la différence de taux de réponse relevée entre le traitement par
OLUMIANT et le placebo
b p ≤ 0,05 pour la comparaison entre le traitement par OLUMIANT et le placebo c Neutralisation du risque d’erreur de type I
d Aucune neutralisation du risque d’erreur de type I
Figures 4 et 5 – Pourcentage de patients ayant obtenu une réponse ACR20
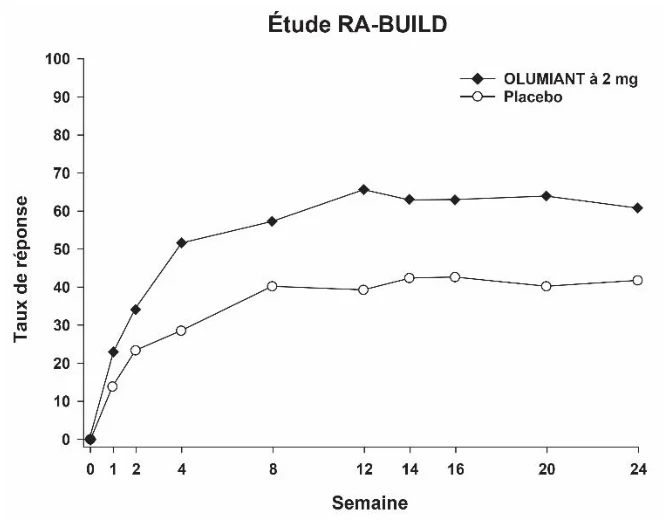
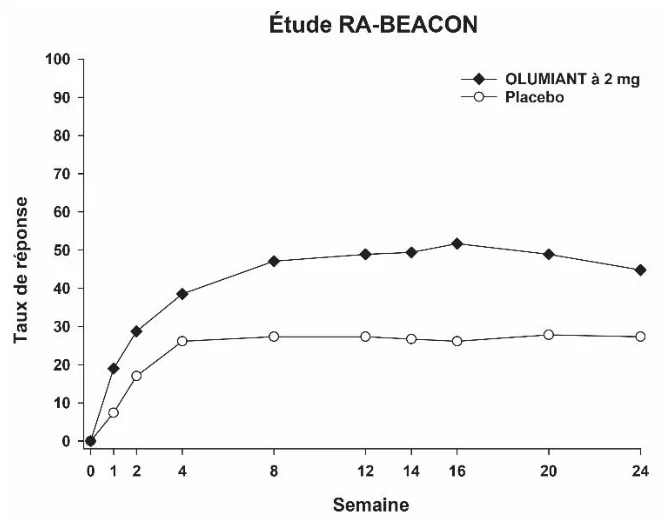
Tableau 9 – Rémission clinique (SDAI ≤ 3,3) et score DAS28-hsCRP < 2,6
| Pourcentage de patients | ||||
Réponse insatisfaisante aux ARMMc | Réponse insatisfaisante aux inhibiteurs du TNF | |||
| Étude III (RA-BUILD) | Étude IV (RA-BEACON) | |||
| Placebo + ARMMc | OLUMIANT (2 mg/j) + ARMMc (IC à 95 %)a | Placebo + ARMMc | OLUMIANT (2 mg/j) + ARMMc (IC à 95 %)a | |
| N | 228 | 229 | 176 | 174 |
| SDAI ≤ 3,3b | ||||
| 12e semaine | 1 % | 9 %c,d,f (de 4,4 à 12,2) | 2 % | 2 %d,g (de -2,3 à 3,5) |
| 24e semaineg | 4 % | 17 %c,d (de 7,2 à 18,1) | 2 % | 5 %d (de -1,5 à 6,1) |
| Score DAS28-hsCRP < 2,6e,g | ||||
| 12e semaine | 9 % | 26 %c,d (de 10,2 à 23,7) | 4 % | 11 %c,d (de 1,5 à 12,4) |
| 24e semaine | 11 % | 31 %c,d (de 12,9 à 27,2) | 6 % | 11 %d (de -1,2 à 10,5) |
a Intervalle de confiance à 95 % pour la différence de taux de réponse relevée entre le traitement par
OLUMIANT et le placebo
b Simplified Disease Activity Index (indice simplifié d’activité de la maladie)
c p ≤ 0,05 pour la comparaison entre le traitement par OLUMIANT et le placebo d p ≤ 0,05 pour la comparaison entre le traitement par OLUMIANT et le placebo en ce qui concerne la variation moyenne de l’indice SDAI par rapport au départ
e Disease Activity Score 28-high sensitivity C-reactive protein (score d’activité de la maladie déterminé à partir de l’évaluation de 28 articulations selon le taux de protéine C réactive obtenu par dosage hautement sensible)
f Neutralisation du risque d’erreur de type I
g Aucune neutralisation du risque d’erreur de type I
Les effets du traitement par OLUMIANT sur les différents éléments de la réponse ACR qui ont été observés dans les études RA-BUILD et RA-BEACON sont résumés dans le tableau 10.
Tableau 10 – Scores relatifs aux éléments de la réponse ACR à la 12e et à la 24e semainea
Réponse insatisfaisante aux ARMMc | Réponse insatisfaisante aux inhibiteurs du TNF | |||
| Étude III (RA-BUILD) | Étude IV (RA-BEACON) | |||
Placebo + ARMMc n (%) | OLUMIANT (2 mg/j) + ARMMc n (%) | Placebo + ARMMc n (%) | OLUMIANT (2 mg/j) + ARMMc n (%) | |
| N | 228 | 229 | 176 | 174 |
| Nombre d’articulations sensibles (0-68) | ||||
| Départ | 24 (15) | 24 (14) | 28 (16) | 31 (16) |
Réponse insatisfaisante aux ARMMc | Réponse insatisfaisante aux inhibiteurs du TNF | |||
| Étude III (RA-BUILD) | Étude IV (RA-BEACON) | |||
Placebo + ARMMc n (%) | OLUMIANT (2 mg/j) + ARMMc n (%) | Placebo + ARMMc n (%) | OLUMIANT (2 mg/j) + ARMMc n (%) | |
| N | 228 | 229 | 176 | 174 |
| 12e semaine | 15 (14) | 11 (13) | 20 (16) | 19 (18) |
| 24e semaine | 14 (15) | 10 (12) | 19 (17) | 19 (19) |
| Nombre d’articulations enflées (0-66) | ||||
| Départ | 13 (7) | 14 (9) | 17 (11) | 19 (12) |
| 12e semaine | 8 (8) | 5 (6) | 12 (10) | 10 (12) |
| 24e semaine | 8 (8) | 5 (7) | 12 (11) | 11 (12) |
| Douleurb | ||||
| Départ | 57 (23) | 60 (21) | 65 (19) | 62 (22) |
| 12e semaine | 43 (24) | 34 (25) | 55 (25) | 46 (28) |
| 24e semaine | 39 (24) | 32 (25) | 54 (26) | 43 (28) |
| Évaluation globale par le patientb | ||||
| Départ | 60 (21) | 62 (20) | 66 (19) | 67 (19) |
| 12e semaine | 44 (23) | 36 (25) | 56 (25) | 46 (26) |
| 24e semaine | 42 (23) | 34 (24) | 56 (25) | 45 (27) |
| Évaluation globale par le médecinb | ||||
| Départ | 62 (17) | 64 (17) | 67 (19) | 67 (17) |
| 12e semaine | 41 (24) | 33 (22) | 50 (26) | 36 (24) |
| 24e semaine | 37 (26) | 28 (23) | 46 (29) | 37 (27) |
| Indice de capacité fonctionnelle (HAQ-DI)c | ||||
| Départ | 1,50 (0,60) | 1,51 (0,62) | 1,78 (0,57) | 1,71 (0,55) |
| 12e semaine | 1,17 (0,62) | 0,96 (0,69) | 1,59 (0,68) | 1,31 (0,72) |
| 24e semaine | 1,14 (0,66) | 0,90 (0,69) | 1,59 (0,67) | 1,29 (0,74) |
| hsCRP (mg/L) | ||||
| Départ | 17,7 (20,4) | 18,2 (21,5) | 20,6 (25,3) | 19,9 (22,5) |
| 12e semaine | 17,2 (19,3) | 8,6 (14,6) | 19,9 (23,0) | 13,5 (20,1) |
| 24e semaine | 15,2 (19,3) | 8,4 (15,5) | 21,7 (28,7) | 13,4 (19,7) |
a Données sous la forme de moyennes (écart-type)
b Échelle visuelle analogique allant de 0 (meilleur) à 100 (pire)
c Health Assessment Questionnaire Disability Index (indice de capacité fonctionnelle du questionnaire d’évaluation de la santé); indice allant de 0 (sans aucune difficulté) à 3 (avec beaucoup de difficulté); 20 questions; 8 domaines (s’habiller et se préparer, se lever, manger, marcher, avoir une bonne hygiène corporelle, atteindre des objets, prendre des objets, et vaquer à ses activités)
Réponse sur le plan de la capacité fonctionnelle et résultats liés à la santé
L’amélioration de la capacité fonctionnelle a été évaluée au moyen de l’indice de capacité fonctionnelle du questionnaire d’évaluation de la santé (HAQ-DI, de l’anglais Health Assessment Questionnaire-Disability Index). À la 24e semaine, l’amélioration de la capacité fonctionnelle observée chez les patients ayant reçu OLUMIANT à 2 mg par rapport au départ était plus marquée que celle observée chez les patients sous placebo. Le tableau 11 fait état de la différence moyenne (IC à 95 %) relevée entre OLUMIANT à 2 mg et le placebo quant à la variation de l’HAQ-DI entre le départ et la 24e semaine.
Tableau 11 – Variation moyenne de l’HAQ-DI entre le départ et la 24e semaine
Étude de phase III RA-BUILD | Étude de phase IV RA-BEACON | |||
Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc | Placebo + ARMMc | OLUMIANT à 2 mg/jour + ARMMc | |
| N | 228 | 229 | 176 | 174 |
| HAQ-DI | ||||
| Variation moyenne, selon la méthode des moindres carrés | -0,38 | -0,62 | -0,15 | -0,38 |
| Différence par rapport au placebo (IC à 95 %) | - | -0,24a,b (de -0,35 à -0,14) | - | -0,23a,c (de -0,35 à -0,12) |
| Taux de réponse selon l’HAQ-DId | 37,3 % | 58,1 % | 23,9 % | 41,4 % |
a p ≤ 0,05 pour la comparaison entre le traitement par OLUMIANT et le placebo b Neutralisation du risque d’erreur de type I
c Aucune neutralisation du risque d’erreur de type I
d Pourcentage de patients ayant obtenu une amélioration ≥ 0,30 point de l’HAQ-DI par rapport au départ
L’état de santé général des patients a été évalué à l’aide du questionnaire abrégé sur la santé SF-36 (Short Form Health Survey). Dans le cadre des études RA-BUILD et RA-BEACON, l’amélioration des scores relatifs à la composante physique et des scores relatifs aux sous--domaines « capacité fonctionnelle », « limitation de la capacité fonctionnelle attribuable à l’état physique », « douleur corporelle », « vitalité » et « état de santé général » observée entre le départ et la 12e semaine était plus marquée chez les patients sous OLUMIANT à 2 mg que chez les patients sous placebo. Aucune amélioration constante des scores relatifs à la composante mentale ou aux sous-domaines « limitation de la capacité fonctionnelle attribuable à l’état émotionnel », « santé mentale » et « fonctionnement social » n’a été notée.
Pelade
Deux études à double insu, contrôlées par placebo et avec répartition aléatoire (BRAVE-AA1 et BRAVE-AA2) ont été menées auprès de 1 200 patients atteints de pelade par plaques touchant au moins 50 % du cuir chevelu, tel que mesuré pendant plus de 6 mois à l’aide de l’outil SALT (Severity of Alopecia Tool). Les patients qui y étaient admissibles étaient des hommes âgés de 18 à 60 ans et des femmes âgées de 18 à 70 ans; les patients ayant des antécédents de TEV ou ceux considérés comme présentant un risque élevé de TEV en étaient exclus.
Dans l’ensemble, 61 % étaient de sexe féminin, 2 % étaient âgés de 65 ans ou plus, 52 % étaient blancs, 36 % étaient asiatiques et 8 % étaient noirs. Au départ, 53 % des patients avaient au moins 95 % du cuir chevelu dégarni, l’épisode actuel de pelade durait depuis au moins 4 ans dans 34 % des cas, 69 % avaient des sourcils très clairsemés ou n’avaient aucun sourcil apparent et 58 % avaient des cils très clairsemés ou n’avaient aucun cil apparent.
Dans le cadre de la phase III des études BRAVE-AA1 et BRAVE-AA2, les patients ont reçu OLUMIANT à 2 mg, OLUMIANT à 4 mg ou un placebo une fois par jour durant 36 semaines.
Le principal paramètre d’évaluation des deux études était la proportion de patients ayant obtenu une couverture capillaire du cuir chevelu d’au moins 80 % (score SALT ≤ 20) à la 36e semaine. Les autres paramètres évalués dans le cadre de ces études, à la semaine 36, comprenaient la proportion de patients ayant obtenu une couverture capillaire du cuir chevelu d’au moins 90 % (score SALT ≤ 10), la proportion de patients ayant obtenu un score de 0 ou 1 et une réduction d’au moins 2 points sur l’échelle en 5 points de l’outil Scalp Hair Assessment Patient-Reported Outcome (PRO)™ ainsi que les évaluations de la chute des sourcils et des cils.
Tableau 12 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la pelade
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen, ans (tranche) | Sexe (% H/F)a | Durée moyenne de la maladie, ans (intervalle)b |
| BRAVE-AA1c | Étude adaptative transparente de phase IIb/III multicentrique, contrôlée par placebo, à double insu et à répartition aléatoire | Baricitinib à 2 mg ou à 4 mg vs placebo Comprimés, voie orale, 1 f.p.j. Durée du traitement principal : 36 semaines | Baricitinib à 2 mg : 184 Baricitinib à 4 mg : 281 Placebo : 189 | 37,1 (17-70) | 41,4/ 58,6 | 12,1 (0,5-58,1) |
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen, ans (tranche) | Sexe (% H/F)a | Durée moyenne de la maladie, ans (intervalle)b |
| BRAVE-AA2 | Étude de phase III multicentrique, contrôlée par placebo, à double insu et à répartition aléatoire | Baricitinib à 2 mg ou à 4 mg vs placebo Comprimés, voie orale, 1 f.p.j. Durée du traitement principal : 36 semaines | Baricitinib à 2 mg : 156 Baricitinib à 4 mg : 234 Placebo : 156 | 38,0 (17-70) | 36,8/ 63,2 | 12,2 (0,5-52,1) |
a Abréviations : F = femme; f.p.j. = fois par jour; H = homme
b Nombre d’années écoulées depuis l’apparition de la pelade
c Données de la phase III
Résultats de l’étude
Les résultats des études sur OLUMIANT (BRAVE-AA1 et BRAVE-AA2) sont présentés dans le tableau 13 et les figures 6 et 7.
Dans ces deux études, BRAVE-AA1 et BRAVE-AA2, OLUMIANT à 4 mg et à 2 mg a été associé à une augmentation statistiquement significative de la proportion de patients ayant obtenu une réponse SALT ≤ 20 à la 36e semaine comparativement au placebo. Les patients ont également présenté des améliorations d’autres paramètres d’évaluation secondaires clés dont la liste figure ci-dessous.
Tableau 13 – Réponse clinique à la semaine 36 dans les études sur la pelade sévère
| BRAVE-AA1 | BRAVE-AA2 | |||||
| Placebo | OLUMIANT 2 mg/jour | OLUMIANT 4 mg/jour | Placebo | OLUMIANT 2 mg/jour | OLUMIANT 4 mg/jour | |
| Nombre de sujets présentant une perte capillaire d’au moins 50 % sur leur cuir chevelu au départ | ||||||
| N | 189 | 184 | 281 | 156 | 156 | 234 |
| Principal paramètre d’évaluation | ||||||
| SALT ≤ 20 vs placebo (IC à 95 %)a | 5,3 % | 21,7 %b 16,4 % (de 10 à 23) | 35,2 %b 29,9 % (de 23 à 36) | 2,6 % | 17,3 %b 14,7 % (de 8 à 22) | 32,5 %b 29,9 % (de 23 à 36) |
| Principaux paramètres d’évaluation secondaires | ||||||
| SALT ≤ 10 vs placebo (IC à 95 %)a | 3,7 % | 12,5 %b 8,8 % (de 3 à 15) | 26,0 %b 22,3 % (de 16 à 28) | 0,6 % | 10,9 % 10,3 % (de 5 à 16) | 23,5 %b 22,9 % (de 17 à 29) |
| Nombre de sujets ayant rapporté un score initial ≥ 3 pour la perte de cheveux du cuir chevelu (Scalp Hair Assessment PRO™) | ||||||
| N | 181 | 175 | 275 | 151 | 149 | 215 |
Score PRO de 0 ou 1 pour ce qui est des cheveux du cuir chevelu avec une amélioration ≥ 2 points par rapport aux valeurs initialesc vs placebo (IC à 95 %)a | 5,0 % | 16,0 %b 11,0 % (de 5 à 18) | 33,1 %b 28,1 % (de 21 à 34) | 4,0 % | 16,1 %b 12,1 % (de 5 à 19) | 34,4 %b 30,4 % (de 23 à 37) |
| Nombre de sujets dont le score initial rapporté par le clinicien était ≥ 2 pour la perte des sourcils (ClinRO Measure for Eyebrow Hair Loss™) | ||||||
| N | 124 | 136 | 188 | 112 | 104 | 161 |
Score de 0 ou 1 pour ce qui est des sourcils avec une amélioration ≥ 2 points par rapport aux valeurs initialesd vs placebo (IC à 95 %)a | 3,2 % | 19,1 %b 15,9 % (de 8 à 24) | 31,4 %b 28,2 % (de 20 à 35) | 4,5 % | 11,5 % 7,0 % (de 0 à 15) | 34,8 %b 30,3 % (de 21 à 38) |
| Nombre de sujets dont le score initial rapporté par le clinicien était ≥ 2 pour la perte des cils (ClinRO Measure for Eyelash Hair Loss™) | ||||||
| N | 96 | 111 | 167 | 90 | 89 | 140 |
Score de 0 ou 1 pour ce qui est des cils avec une amélioration ≥ 2 points par rapport aux valeurs initialese vs placebo (IC à 95 %)a | 3,1 % | 13,5 % 10,4 % (de 3 à 18) | 33,5 %b 30,4 % (de 22 à 38) | 5,6 % | 10,1 % 4,5 % (de -4 à 13) | 34,3 %b 28,7 % (de 19 à 38) |
Abréviations : ClinRO = clinician-reported outcome (résultats rapportés par le clinicien); PRO = patient-reported outcome (résultats rapportés par les patients); SALT = Severity of Alopecia Tool (outil de mesure de la gravité de l’alopécie)
a Intervalle de confiance à 95 % pour la différence de taux de réponse relevée entre le traitement par
OLUMIANT et le placebo.
b Valeur significative sur le plan statistique, avec correction pour multiplicité.
c Les patients ont évalué la couverture capillaire de leur cuir chevelu sur une échelle en 5 points où 0 = absence d’alopécie (aucune zone clairsemée sur le cuir chevelu; chevelure fournie), 1 = alopécie circonscrite (touchant de 1 % à 20 % du cuir chevelu), 2 = alopécie modérée (touchant de 21 % à 49 % du cuir chevelu), 3 = alopécie étendue (touchant de 50 % à 94 % du cuir chevelu), 4 = alopécie quasi totale ou totale (touchant de 95 % à 100 % du cuir chevelu). d Les patients ont été évalués sur une échelle en 4 points où 0 = sourcils fournis; aucune zone clairsemée, 1 = sourcils légèrement clairsemés et distribués également, 2 = sourcils très clairsemés ou distribués inégalement, 3 = aucun sourcil apparent.
e Les patients ont été évalués sur une échelle en 4 points où 0 = cils formant une ligne continue le long des paupières des deux yeux, 1 = cils légèrement clairsemés et également espacés le long des paupières des deux yeux, 2 = cils très clairsemés ou inégalement espacés le long des paupières, 3 = aucun cil apparent.
Une réponse statistiquement significative par rapport au placebo a pu être obtenue avec OLUMIANT dosé à 4 mg dès la 16e semaine et la 24e semaine dans les études BRAVE-AA1 et BRAVE-AA2, respectivement.
Figures 6 et 7 – Pourcentage de patients ayant obtenu un score SALT ≤ 20
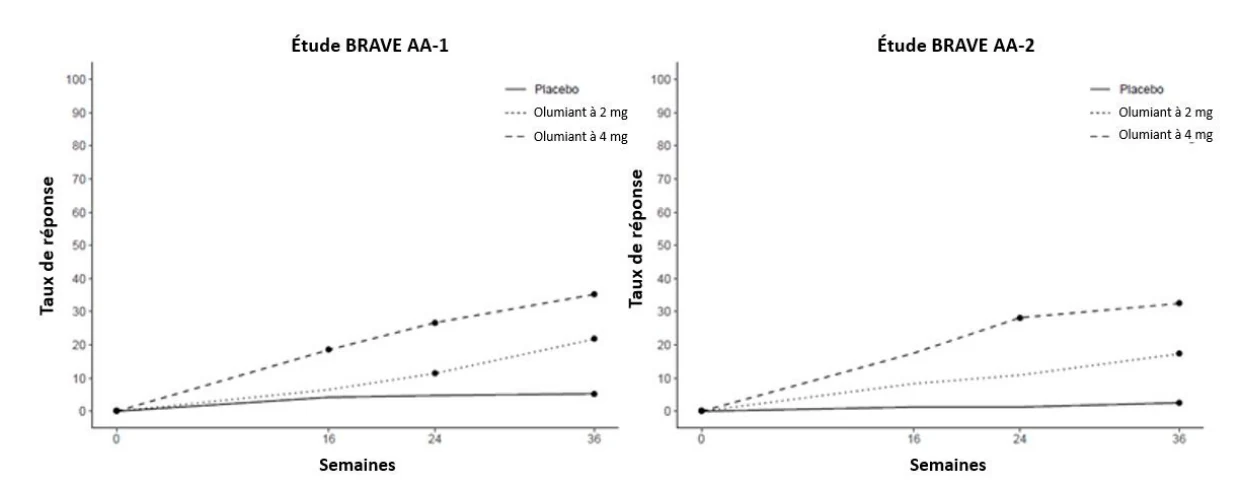
L’analyse de sous-groupes en fonction de l’âge, du sexe, de la race et du poids corporel n’a pas permis de révéler de différences significatives entre ces sous-groupes en ce qui a trait à la réponse au traitement par OLUMIANT après 36 semaines.
Les taux de réponse SALT ≤ 20 tendaient à être plus élevés dans tous les groupes traités chez les patients ayant un score SALT initial de 50 à 94 par rapport à ceux dont la perte capillaire était plus marquée (score SALT initial de 95 à 100) [voir Tableau 14].
Tableau 14 – Score SALT ≤ 20 à la semaine 36, selon la gravité de la pelade (score SALT initial)
| Études BRAVE-AA1 et BRAVE-AA2 | |||
| Placebo | OLUMIANT à 2 mg/jour | OLUMIANT à 4 mg/jour | |
| Perte capillaire sur le cuir chevelu de 50 % à 94 % | |||
| N | 166 | 147 | 248 |
| SALT ≤ 20 | 8 % | 33 % | 48 % |
| Perte capillaire sur le cuir chevelu de 95 % à 100 % | |||
| N | 178 | 193 | 267 |
| SALT ≤ 20 | 1 % | 10 % | 21 % |
Abréviations : SALT = Severity of Alopecia Tool (outil de mesure de la gravité de l’alopécie)
La proportion de patients ayant obtenu un score SALT ≤ 20 à la 52e semaine de traitement était de 22,6 % (77/340) dans le groupe OLUMIANT à 2 mg une fois par jour, et de 39 % (201/515) dans le groupe OLUMIANT à 4 mg une fois par jour.
Dans le cadre de l’étude BRAVE-AA2, les données semblent indiquer qu’après un an de traitement par OLUMIANT à 4 mg, la plupart des patients ayant obtenu une réponse thérapeutique ont conservé une couverture capillaire de leur cuir chevelu significative sur le plan clinique (SALT ≤ 20) après être passés d’une dose d’OLUMIANT à 4 mg une fois par jour à une dose d’OLUMIANT à 2 mg une fois par jour.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale (études sur l’administration d’une dose unique et de doses répétées) : La toxicité d’une dose unique de baricitinib administrée par voie orale a été évaluée chez la souris CD-1, le rat Sprague-Dawley et le chien (beagle). En général, la toxicité d’une dose unique de baricitinib administrée par voie orale a été faible. Aucun décès n’a été observé aux doses maximales évaluées chez la souris (1 200 mg/kg), le rat (600 mg/kg) et le chien (40 mg/kg). Des manifestations cliniques, telles que des vomissements et une diminution de l’activité, ont été observées chez certains chiens qui avaient reçu ≥ 5 mg/kg de baricitinib.
Les profils toxicologique et toxicocinétique du baricitinib ont été établis dans des études sur l’administration orale de ce médicament d’une durée maximale de 3 mois chez la souris, de 6 mois chez le rat et de 9 mois chez le chien. Les études déterminantes menées chez le rat et chez le chien comprenaient une phase de rétablissement visant à évaluer la réversibilité des effets indésirables observés. Dans l’ensemble, les principaux types de cellules qui ont été touchés par l’inhibition des protéines JAK dans le cadre des études non cliniques sur l’innocuité sont les lymphocytes, les leucocytes, les lymphocytes T, les éosinophiles, les érythrocytes et les réticulocytes. Le nombre de toutes ces cellules a diminué. Ces effets ont été associés à une déplétion lymphoïde généralisée et à une hypocellularité de la moelle osseuse, qui était plus marquée chez le rat que chez le chien. En général, l’exposition des souris, des rats et des chiens au baricitinib a augmenté avec la dose administrée, mais les hausses observées n’étaient pas toujours proportionnelles à la dose.
Les autres observations faites lors de l’étude de 39 semaines sur le chien qui pourraient être liées au traitement sont les suivantes : hépatotoxicité, atrophie de la prostate et réduction du poids de la prostate aux doses de 3 et de 6/9 mg/kg/jour (ces effets n’étaient associés à aucun effet sur les testicules), et gliose et infiltration de cellules mononuclées périvasculaires au sein du neuropile à toutes les doses. Cela dit, il n’y avait pas eu d’effets similaires au cours des études précédentes sur le chien, pas même celle qui a duré 6 mois. Les diminutions des nombres de lymphocytes et de polynucléaires éosinophiles observées chez le chien lors de l’étude de 39 semaines ont été associées à des manifestations cliniques d’immunosuppression, telles que la démodécie (gale folliculaire) et les infections bactériennes, protozoaires et/ou à levures, et ce, à toutes les doses évaluées. En général, ces effets immunosuppresseurs avaient disparu à la fin de la phase de rétablissement, à l’exception de la gale induite par l’immunosuppression qui s’est installée durant le traitement chez certains chiens. Lors de l’étude de 9 mois menée chez le chien, la dose sans effet nocif observable (DSENO) était < 0,25 mg/kg/jour (soit 0,6 fois la dose maximale recommandée chez l’humain [DMRH], d’après l’ASC).
Outre l’immunosuppression, les autres effets potentiellement liés au traitement qui ont été observés lors de l’étude de 26 semaines chez le rat sont les suivants : effets toxiques sur les tubules rénaux attribuables à la formation de cristaux, exacerbation d’une cardiomyopathie et nécrose des hépatocytes secondaire à celle-ci, et inflammation du foie, après l’administration
de fortes doses de baricitinib (100/60 mg/kg/jour). Lors de l’étude de 6 mois menée chez le rat, la DSENO s’est établie à 5 mg/kg/jour (soit 3,5 fois la DMRH, d’après l’ASC).
Cancérogénicité : Le baricitinib ne s’est pas révélé carcinogène durant une étude de 6 mois menée chez un modèle de souris transgéniques Tg.rasH2 lorsque l’exposition générale à ce médicament était jusqu’à 81 fois (chez les femelles) et jusqu’à 58 fois (chez les mâles) plus élevée que celle associée à la DMRH. Le baricitinib ne s’est pas non plus révélé carcinogène lors de l’étude de 2 ans sur la carcinogenèse menée chez le rat lorsque l’exposition générale à ce médicament était jusqu’à 28 fois (chez les femelles) et jusqu’à 6 fois (chez les mâles) plus élevée que celle associée à la DMRH.
Génotoxicité : Le baricitinib ne s’est pas révélé mutagène lors du test de mutation bactérienne in vitro (test d’Ames); il ne s’est pas non plus révélé clastogène lors de la recherche d’aberrations chromosomiques in vitro ou du test du micronoyau effectué in vivo chez le rat.
Toxicologie pour la reproduction et le développement : Dans une étude combinée sur la fécondité menée chez des rats mâles et femelles, le baricitinib a été administré aux mâles avant et pendant l’accouplement et aux femelles pendant une période qui a commencé avant l’accouplement et qui s’est terminée lors de l’implantation (6e jour de gestation). La capacité d’accouplement des mâles (indices de fécondité et de copulation) a diminué à la dose de baricitinib de 50 mg/kg/jour administrée par voie orale (exposition environ 59 fois supérieure à celle associée à la DMRH, d’après l’ASC). Chez les femelles, une diminution des indices de fécondité et de conception, une diminution du nombre de corps jaunes et de sites d’implantation, une augmentation du nombre d’expulsions d’embryons au stade pré-implantatoire et/ou des effets indésirables sur la survie intra-utérine des embryons ont été notés à des doses de 25 et de 100 mg/kg/jour administrées par voie orale (expositions ≥ 24 fois supérieures à celle associée à la DMRH, d’après l’ASC). Le baricitinib n’a eu aucun effet sur la fécondité des femelles lorsqu’il a été administré par voie orale à la dose de 5 mg/kg/jour (exposition environ 4 fois supérieure à celle de la DMRH, d’après l’ASC). Il n’a pas non plus eu d’effets sur la fécondité ni sur la concentration ou la motilité des spermatozoïdes chez les mâles, lorsqu’il a été administré par voie orale à la dose de 15 mg/kg/jour (exposition environ 12 fois supérieure à celle associée à la DMRH, d’après l’ASC). Étant donné que le baricitinib n’a eu aucun effet sur la spermatogenèse (d’après les analyses histopathologiques) ni sur les caractéristiques du sperme/des spermatozoïdes chez les mâles, la diminution globale de la capacité d’accouplement qui a été associée à ce médicament était probablement la conséquence de ses effets sur les femelles.
Il a été démontré que le baricitinib entraîne un ralentissement de la croissance fœtale ou une diminution du poids fœtal, ainsi que des malformations squelettiques chez le rat et chez le lapin lorsqu’il est administré durant l’organogenèse à des doses associées à des expositions générales de 8 à 10 fois (dans le cas du rat) ou de 22 à 44 fois (dans le cas du lapin) plus élevées que celles observées chez les patients qui reçoivent la DMRH.
Dans une étude sur le développement embryofœtal menée chez le rat, le baricitinib s’est révélé tératogène à des doses de 10 et de 40 mg/kg/jour administrées par voie orale (expositions générales 10 et 57 fois supérieures à celle associée à la DMRH, d’après l’ASC). Ces effets tératogènes consistaient en des malformations squelettiques (os des membres déformés et malformations costales) et des modifications du squelette (côtes déformées et présence de 7es côtes cervicales). En outre, le baricitinib a été associé à une diminution du poids fœtal moyen à une exposition 57 fois supérieure à celle associée à la DMRH. Aucun effet toxique sur le développement fœtal n’a été décelé chez les rats qui ont reçu 2 mg/kg/jour de baricitinib par voie orale (exposition environ 2,4 fois supérieure à celle associée à la DMRH, d’après l’ASC).
Dans une étude sur le développement embryofœtal menée chez le lapin, le baricitinib a entraîné un raccourcissement de la survie et un ralentissement de la croissance des fœtus (poids corporel) et a exercé des effets sur le développement du squelette (augmentation au sein des portées de la proportion moyenne de malformations costales et de malformations vertébrales non liées à des malformations costales) à une exposition environ 22 fois (le 7e jour de la gestation) et 44 fois (le 20e jour de la gestation) supérieure à celle associée à la DMRH (d’après l’ASC établie à une forte dose [30 mg/kg/jour] administrée par voie orale). Une augmentation de la proportion de cas d’expulsion d’embryon après l’implantation (résorptions précoce et tardive) au sein de la portée et une diminution en conséquence de la proportion de fœtus viables au sein de la portée ont également été notées à cette dose/exposition et elles ont été associées à une diminution du poids de l’utérus gravide. Il se peut que les effets sur le développement embryofœtal soient attribuables, ne serait-ce qu’en partie, à une toxicité maternelle. Aucun effet toxique sur le développement fœtal n’a été constaté chez le lapin lorsque le baricitinib a été administré par voie orale à la dose de 10 mg/kg/jour (exposition environ 7 fois supérieure à celle associée à la DMRH, d’après l’ASC).
Dans l’étude sur le développement embryofœtal et le développement postnatal menée chez le rat, des rates ont reçu des doses de baricitinib pouvant atteindre 25 mg/kg/jour entre l’implantation et la lactation. Une diminution du taux de survie après la naissance et du poids corporel moyen des ratons de la génération F1 et/ou du gain de poids corporel moyen chez ces derniers a été observée à forte dose. Par ailleurs, la dose de 5 mg/kg/jour a été associée à une diminution du poids corporel et du gain de poids corporel chez les ratons durant la période qui a précédé le sevrage. La fréquence de la rotation anormale des pattes avant était plus élevée chez les ratons de la génération F1 dont les mères avaient reçu la dose de 25 mg/kg/jour (17 ratons issus de 8 portées différentes) que chez ceux dont la mère faisait partie du groupe témoin (1 seul raton). Ces anomalies ont été notées à partir du 4e jour ayant suivi la naissance, sauf chez 5 ratons, et avaient régressé 21 jours après la naissance. La force de préhension moyenne des pattes avant et celle des pattes arrière étaient plus faibles 20 et 60 jours après la naissance. Aucun effet toxique sur le développement des ratons de la génération F1 n’a été décelé à la dose de 2 mg/kg/jour administrée par voie orale (exposition moins de 2 fois supérieure à celle associée à la DMRH, d’après l’ASC), et aucun effet toxique sur les mères ou sur le comportement, la reproduction ou le système immunitaire des ratons de la génération F1 n’a été noté à la dose de 25 mg/kg/jour (exposition 22 fois supérieure à celle associée à la DMRH, d’après l’ASC). La concentration plasmatique du baricitinib observée chez les ratons de la génération F1 était comparable à celle observée chez les femelles 8 heures après l’administration de ce médicament 4 jours après la naissance.