


Monographie de produit - Xeljanz
Modifications importantes apportées récemment à la monographie
1 Indications
| 2024-04 | |
| 1.1 Indications, Pédiatrie | 2024-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2024-04 |
| 7 Mises en garde et précautions, Appareil cardiovasculaire | 2024-04 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2024-04 |
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2024-04 |
| 7 Mises en garde et précautions, 7.1.2 Allaitement | 2025-07 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2024-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
1 Indications ..................................................................................................................... 5
1.1 Pédiatrie ........................................................................................................................ 5
1.2 Gériatrie ........................................................................................................................ 6
2 Contre-indications .......................................................................................................... 6
3 Encadré sur les mises en garde et précautions importantes ............................................. 6
4 Posologie et administration ............................................................................................ 8
4.1 Considérations posologiques ........................................................................................ 8
4.2 Posologie recommandée et ajustement posologique.................................................. 8
4.4 Administration ............................................................................................................ 12
4.5 Dose oubliée ............................................................................................................... 12
5 Surdose ........................................................................................................................ 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................... 13
7 Mises en garde et précautions ...................................................................................... 14
Généralités ............................................................................................................................ 14
Cancérogenèse et génotoxicité ............................................................................................. 14
Appareil cardiovasculaire ...................................................................................................... 16
Conduite et utilisation de machines ...................................................................................... 17
Système endocrinien et métabolisme ................................................................................... 17
Appareil digestif ..................................................................................................................... 17
Système sanguin et lymphatique .......................................................................................... 18
Fonctions hépatique, biliaire et pancréatique ...................................................................... 19
Système immunitaire ............................................................................................................ 20
Surveillance et examens de laboratoire ................................................................................ 23
Appareil musculosquelettique .............................................................................................. 23
Fonction rénale ...................................................................................................................... 23
Santé reproductive ................................................................................................................ 24
Appareil respiratoire ............................................................................................................. 24
7.1 Populations particulières ............................................................................................ 24
7.1.1 Grossesse .................................................................................................. 24
7.1.2 Allaitement ................................................................................................ 24
7.1.3 Enfants et adolescents .............................................................................. 25
7.1.4 Personnes âgées ....................................................................................... 25
7.1.5 Patients d’origine asiatique ...................................................................... 25
8 Effets indésirables ........................................................................................................ 25
8.1 Aperçu des effets indésirables ................................................................................... 25
8.2 Effets indésirables observés au cours des études cliniques ....................................... 27
Polyarthrite rhumatoïde ........................................................................................................ 27
Arthrite psoriasique ............................................................................................................... 37
Spondylarthrite ankylosante ................................................................................................. 37
Arthrite juvénile idiopathique (AJI) évolutive ....................................................................... 38
Colite ulcéreuse ..................................................................................................................... 38
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............... 42
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................... 43
8.5 Effets indésirables observés après la commercialisation ........................................... 48
9 Interactions médicamenteuses ..................................................................................... 48
9.2 Aperçu des interactions médicamenteuses ............................................................... 48
9.4 Interactions médicament-médicament ...................................................................... 49
9.5 Interactions médicament-aliment .............................................................................. 53
9.6 Interactions médicament-plante médicinale ............................................................. 54
9.7 Interactions médicament-examens de laboratoire .................................................... 54
10 Pharmacologie clinique................................................................................................. 54
10.1 Mode d’action ............................................................................................................ 54
10.2 Pharmacodynamie ...................................................................................................... 54
10.3 Pharmacocinétique ..................................................................................................... 55
11 Conservation, stabilité et mise au rebut ........................................................................ 62
Partie 2 : Renseignements scientifiques ............................................................................... 63
13 Renseignements pharmaceutiques ............................................................................... 63
14 Études cliniques ............................................................................................................ 63
14.1 Études cliniques par indication ................................................................................... 63
Polyarthrite rhumatoïde ........................................................................................................ 63
Arthrite psoriasique ............................................................................................................... 72
Spondylarthrite ankylosante ................................................................................................. 77
Colite ulcéreuse ..................................................................................................................... 80
Arthrite juvénile idiopathique évolutive ............................................................................... 86
16 Toxicologie non clinique ............................................................................................... 88
Renseignements destinés aux patient·e·s............................................................................ 104
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Polyarthrite rhumatoïde
XELJANZ/XELJANZ XR (tofacitinib), pris en association avec du méthotrexate (MTX), est indiqué pour atténuer les signes et les symptômes de la polyarthrite rhumatoïde chez les adultes atteints de polyarthrite rhumatoïde évolutive modérée ou sévère qui ont eu une réponse insatisfaisante au MTX et à un traitement par au moins un antirhumatismal modificateur de la maladie (ARMM).
En cas d’intolérance au MTX ou à d’autres ARMM, les médecins peuvent envisager l’utilisation de XELJANZ/XELJANZ XR (tofacitinib) en monothérapie.
Arthrite psoriasique
XELJANZ (tofacitinib), pris en association avec du méthotrexate (MTX) ou un autre antirhumatismal modificateur de la maladie (ARMM) synthétique classique, est indiqué pour atténuer les signes et les symptômes de l’arthrite psoriasique chez les adultes atteints d’arthrite psoriasique évolutive qui ont eu une réponse insatisfaisante à un traitement antérieur par un ARMM.
Spondylarthrite ankylosante
XELJANZ (tofacitinib) est indiqué chez les adultes atteints de spondylarthrite ankylosante évolutive qui ont eu une réponse insatisfaisante à un traitement antérieur par un ARMM biologique ou pour qui ce type de traitement est déconseillé.
Colite ulcéreuse
XELJANZ (tofacitinib) est indiqué pour le traitement de la colite ulcéreuse évolutive modérée ou sévère chez les adultes qui ont eu une réponse insatisfaisante, une perte de la réponse ou une intolérance au traitement classique de la colite ulcéreuse ou à un inhibiteur du TNF-α.
Arthrite juvénile idiopathique (AJI) évolutive
XELJANZ (tofacitinib) est indiqué pour le traitement de l’arthrite juvénile idiopathique polyarticulaire (AJIP; polyarthrite positive ou négative pour le facteur rhumatoïde [FR], oligoarthrite étendue et arthrite juvénile idiopathique sans manifestations générales) évolutive et de l’arthrite psoriasique juvénile chez les enfants dont le poids corporel est de 40 kg ou plus et qui présentent une intolérance ou n’ont pas répondu de manière satisfaisante aux inhibiteurs du facteur de nécrose tumorale (TNF, pour tumour necrosis factor), ou chez qui ce type de traitement est déconseillé.
Limites de l’utilisation
Il ne faut pas utiliser XELJANZ/XELJANZ XR en association avec d’autres inhibiteurs de Janus kinases (JAK) ni avec des immunomodulateurs biologiques (p. ex., des ARMM biologiques) ou des immunosuppresseurs puissants, comme l’azathioprine et la cyclosporine.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : À la lumière des données reçues et examinées, Santé Canada a autorisé l’emploi des comprimés XELJANZ à 5 mg chez les enfants atteints d’AJIP ou d’arthrite psoriasique
juvénile dont le poids corporel est ≥ 40 kg; Cependant, Santé Canada n’a pas autorisé d’indication pour les enfants pesant moins de 40 kg. XELJANZ XR ne devrait être administré à aucun enfant.
1.2 Gériatrie
Personnes âgées (> 65 ans) : Les résultats d’études cliniques et l’expérience acquise auprès des personnes âgées donnent à penser que l’innocuité et l’efficacité du médicament varient selon l’âge. La fréquence des effets indésirables (y compris infections graves, mortalité de toutes causes, manifestations cardiovasculaires, cancers, cancer de la peau non mélanique, perforations du tube digestif, pneumopathie interstitielle, thromboembolie veineuse et thromboembolie artérielle) chez les sujets âgés de 65 ans ou plus traités par XELJANZ a été supérieure à celle notée chez les personnes de moins de 65 ans. Par conséquent, il faut faire preuve de prudence lorsqu’on traite des personnes âgées (voir 7 Mises en garde et précautions, 4 Posologie et administration et 10 Pharmacologie clinique).
2 Contre-indications
XELJANZ/XELJANZ XR (tofacitinib) est contre-indiqué :
- chez les patients hypersensibles au tofacitinib ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- chez les patients atteints d’insuffisance hépatique sévère (voir 7 Mises en garde et précautions);
- pendant la grossesse et l’allaitement (voir 7.1.1 Grossesse et 7.1.2 Allaitement).
3 Encadré sur les mises en garde et précautions importantes
INFECTIONS GRAVES
Les patients traités par XELJANZ/XELJANZ XR (tofacitinib) sont exposés à un risque accru de contracter une infection grave qui peut nécessiter une hospitalisation ou même causer la mort (voir 7 Mises en garde et précautions et 8.2 Effets indésirables observés au cours des études cliniques). La plupart des patients qui ont contracté une telle infection prenaient un immunosuppresseur comme le méthotrexate ou un corticostéroïde en même temps que XELJANZ.
En cas d’infection grave, il faut interrompre le traitement par XELJANZ/XELJANZ XR jusqu’à ce que l’infection soit maîtrisée.
Les infections signalées comprennent :
- Une tuberculose évolutive, pouvant se présenter sous forme disséminée ou extrapulmonaire. Les patients doivent subir un test de dépistage de la tuberculose latente avant et pendant le traitement par XELJANZ/XELJANZ XR. En cas d’infection latente, il faut la traiter avant d’amorcer le traitement par XELJANZ/XELJANZ XR.
- Des infections fongiques envahissantes, incluant la cryptococcose et la pneumocystose. Chez les patients ayant contracté une infection fongique envahissante, l’infection peut se présenter sous forme disséminée plutôt que localisée.
- Des infections bactériennes ou virales et d’autres infections provoquées par des agents pathogènes opportunistes.
Le traitement par XELJANZ/XELJANZ XR ne doit pas être entrepris en présence d’une infection évolutive, qu’elle soit chronique ou localisée.
Pendant et après le traitement par XELJANZ/XELJANZ XR, les patients doivent faire l’objet d’une surveillance étroite visant à détecter tout signe ou symptôme d’infection, notamment en vue de déceler la présence d’une tuberculose chez les patients dont les résultats aux épreuves de dépistage de la tuberculose latente effectuées avant le traitement se sont révélés négatifs (voir 8 Effets indésirables).
CANCERS
Des cas de lymphome et d’autres cancers ont été observés chez des patients traités par XELJANZ. Des cas de trouble lymphoprolifératif consécutif à une transplantation et associé au virus Epstein-Barr ont été observés à une fréquence plus élevée chez les greffés rénaux traités par XELJANZ qui prenaient en concomitance des médicaments immunosuppresseurs. On a observé une incidence accrue de cancers, dont des cancers du poumon, chez les patients atteints de polyarthrite rhumatoïde ayant 50 ans ou plus et au moins un autre facteur de risque cardiovasculaire (CV) qui étaient traités par le tofacitinib, comparativement aux patients traités par un inhibiteur du facteur de nécrose tumorale (TNF) (voir 8.2 Effets indésirables observés au cours des études cliniques). Il faut administrer XELJANZ/XELJANZ XR avec prudence aux patients âgés, aux patients qui sont des fumeurs ou d’anciens fumeurs et aux patients qui présentent d’autres facteurs de risque de cancer (voir 7 Mises en garde et précautions).
THROMBOSE
Une fréquence accrue de mortalité de toutes causes et de thrombose, y compris l’embolie pulmonaire, la thrombose veineuse profonde et la thrombose artérielle, a été observée chez les patients atteints de polyarthrite rhumatoïde ayant au moins un facteur de risque CV qui ont reçu XELJANZ à 10 mg 2 fois par jour (f.p.j.) comparativement à ceux qui ont reçu XELJANZ à 5 mg 2 f.p.j. ou un inhibiteur du TNF. Bon nombre de ces manifestations étaient graves, et certaines d’entre elles ont causé la mort. XELJANZ/XELJANZ XR ne doit pas être administré aux patients exposés à un risque de thrombose. Arrêter l’administration de XELJANZ/XELJANZ XR et évaluer promptement les patients ayant des symptômes de thrombose (voir 7 Mises en garde et précautions).
Chez les patients atteints de colite ulcéreuse, la dose efficace la plus faible possible de XELJANZ doit être utilisée pendant la durée de traitement la plus courte possible pour obtenir ou maintenir une réponse thérapeutique (voir 4 Posologie et administration).
MANIFESTATIONS CARDIOVASCULAIRES GRAVES
Des manifestations cardiovasculaires graves, dont des infarctus du myocarde non mortels, ont été observées plus fréquemment avec le tofacitinib qu’avec les inhibiteurs du TNF chez les patients atteints de polyarthrite rhumatoïde qui avaient 50 ans ou plus et au moins un autre facteur de risque CV (voir 8.2 Effets indésirables observés au cours des études cliniques). Il faut administrer XELJANZ/XELJANZ XR avec prudence aux patients âgés, aux patients qui sont des fumeurs ou d’anciens fumeurs et aux patients qui présentent d’autres facteurs de risque CV (voir 7 Mises en garde et précautions).
4 Posologie et administration
4.1 Considérations posologiques
- Il faut éviter d’utiliser XELJANZ/XELJANZ XR en association avec d’autres immunosuppresseurs puissants à action générale. On n’a pas étudié l’utilisation combinée de XELJANZ/XELJANZ XR et d’immunosuppresseurs puissants ou d’ARMM biologiques (antagonistes du facteur de nécrose tumorale [TNF], antagonistes du récepteur de l’interleukine 1 [IL-1R], antagonistes de l’IL-6R, anticorps monoclonaux anti-CD20, antagonistes de l’IL-17, antagonistes des IL-12/IL-23 et modulateurs sélectifs de la costimulation) chez les patients atteints de polyarthrite rhumatoïde, d’arthrite psoriasique, d’AJI ou de colite ulcéreuse. Une immunosuppression additionnelle risque de se produire lorsque XELJANZ/XELJANZ XR est administré en concomitance avec des immunosuppresseurs puissants (p. ex., azathioprine, tacrolimus, cyclosporine).
- Le traitement par XELJANZ/XELJANZ XR ne doit pas être amorcé chez les patients présentant un nombre absolu de polynucléaires neutrophiles (NAN) inférieur à 1 × 10⁹ cellules/L, un taux d’hémoglobine (Hb) < 90 g/L ou un nombre de lymphocytes inférieur à 0,5 × 10⁹ cellules/L (voir 7 Mises en garde et précautions).
XELJANZ/XELJANZ XR est contre-indiqué chez les patients atteints d’insuffisance hépatique sévère;
XELJANZ XR ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique modérée.
4.2 Posologie recommandée et ajustement posologique
Polyarthrite rhumatoïde
XELJANZ/XELJANZ XR est destiné à être employé en association avec le méthotrexate.
En cas d’intolérance au méthotrexate et à un traitement par au moins un ARMM, on peut envisager l’utilisation de XELJANZ/XELJANZ XR en monothérapie.
La dose recommandée de XELJANZ est de 5 mg 2 f.p.j. La dose recommandée de XELJANZ XR est de 11 mg 1 f.p.j.
L’administration de XELJANZ à 10 mg 2 f.p.j. n’est pas recommandée dans le traitement de la polyarthrite rhumatoïde (voir 7 Mises en garde et précautions).
Passage des comprimés XELJANZ aux comprimés XELJANZ XR : S’il y a lieu, les patients traités par XELJANZ à 5 mg 2 f.p.j. peuvent passer à XELJANZ XR à 11 mg 1 f.p.j. le jour suivant la dernière dose de XELJANZ à 5 mg.
S’il y a lieu, les patients traités par XELJANZ XR à 11 mg 1 f.p.j. peuvent passer à XELJANZ à 5 mg 2 f.p.j. 24 heures après la dernière dose de XELJANZ XR à 11 mg.
Chez les patients traités par XELJANZ XR à 11 mg 1 f.p.j., qui requièrent une réduction posologique en raison d’une insuffisance rénale ou hépatique ou d’interactions médicamenteuses, on peut passer à XELJANZ à 5 mg 1 f.p.j., 24 heures après la dernière dose de XELJANZ XR à 11 mg 1 f.p.j. (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Arthrite psoriasique
La posologie recommandée de XELJANZ est de 5 mg 2 f.p.j., en association avec le MTX ou un autre ARMM synthétique classique.
L’administration de XELJANZ à 10 mg 2 f.p.j. n’est pas recommandée dans le traitement de l’arthrite psoriasique (voir 7 Mises en garde et précautions, Thrombose).
Spondylarthrite ankylosante
La posologie recommandée de XELJANZ est de 5 mg 2 f.p.j.
L’administration de XELJANZ à 10 mg 2 f.p.j. n’est pas recommandée dans le traitement de la spondylarthrite ankylosante (voir 7 Mises en garde et précautions, Thrombose).
Colite ulcéreuse
La posologie recommandée est de 10 mg 2 f.p.j. par voie orale pour le traitement d’induction pendant au moins 8 semaines et de 5 mg 2 f.p.j. pour le traitement d’entretien.
Selon la réponse thérapeutique, certains patients peuvent prendre 10 mg 2 f.p.j. pour le traitement d’entretien. Cependant, il convient d’utiliser la dose efficace la plus faible possible pour le traitement d’entretien afin de réduire au minimum les effets indésirables (voir 7 Mises en garde et précautions).
Le traitement d’induction par XELJANZ doit être abandonné chez les patients qui ne présentent pas de bienfaits thérapeutiques adéquats à la 16e semaine.
Chez les patients ayant répondu au traitement par XELJANZ, la dose de corticostéroïdes peut être réduite et/ou retirée prudemment conformément au traitement de référence.
Arthrite juvénile idiopathique (AJI) évolutive
XELJANZ peut être utilisé en monothérapie ou en association avec le MTX.
La posologie recommandée chez les enfants de ≥ 40 kg est de 1 comprimé XELJANZ à 5 mg 2 f.p.j. La préparation sous forme de solution orale qui a été utilisée pour les études cliniques sur l’AJI chez les patients pesant < 40 kg n’est pas commercialisée au Canada.
XELJANZ à 10 mg 2 f.p.j. et XELJANZ XR à 11 mg 1 f.p.j. ne sont pas recommandés dans le traitement de l’AJI (voir 7 Mises en garde et précautions).
Interruption temporaire ou définitive du traitement en raison d’infections graves ou de cytopénies
- Si un patient contracte une infection grave, l’utilisation de XELJANZ/XELJANZ XR doit être évitée tant et aussi longtemps que l’infection n’est pas maîtrisée.
- L’interruption de la dose est recommandée afin de prendre en charge l’anémie, la lymphopénie et la neutropénie de la manière décrite dans le tableau 1 (voir 7 Mises en garde et précautions et 8 Effets indésirables).
Tableau 1 : Examens de laboratoire et recommandations relatives au réglage posologique
| Paramètre | Valeur de laboratoire | Recommandation |
| Hémoglobine | Diminution < 20 g/L et taux ≥ 90 g/L | Maintenir la dose |
Diminution ≥ 20 g/L ou taux < 80 g/L (confirmée par un nouveau test) | Interrompre l’administration de XELJANZ/XELJANZ XR jusqu’à ce que les valeurs d’hémoglobine se soient normalisées (taux supérieur à 80 g/L) | |
Nombre absolu de polynucléaires neutrophiles (NAN) | > 1 × 10⁹ cellules/L | Maintenir la dose |
| 0,5-1 × 10⁹ cellules/L | Dans le cas de diminutions persistantes des valeurs dans ces limites, arrêter ou réduire l’administration de XELJANZ/XELJANZ XR jusqu’à ce que le NAN soit > 1 × 10⁹ cellules/L.
Patients atteints de polyarthrite rhumatoïde :
Patients atteints de colite ulcéreuse :
| |
| < 0,5 × 10⁹ cellules/L (confirmé par un nouveau test) | Arrêter l’administration de XELJANZ/XELJANZ XR | |
Nombre absolu de lymphocytes | ≥ 0,5 × 10⁹ cellules/L | Maintenir la dose |
| < 0,5 × 10⁹ cellules/L (confirmé par un nouveau test) | Arrêter l’administration de XELJANZ/XELJANZ XR |
Modification de la dose chez les patients atteints d’insuffisance rénale ou hépatique, ou en raison d’interactions médicamenteuses
XELJANZ doit être administré avec prudence aux patients atteints d’insuffisance rénale modérée
(ClCr ≥ 30 mL/min et < 60 mL/min) ou sévère (ClCr ≥ 15 mL/min et < 30 mL/min) (y compris les patients atteints d’insuffisance rénale terminale, qu’ils soient hémodialysés ou non). Les réglages posologiques sont indiqués au tableau 2.
- Chez les patients hémodialysés, la dose doit être administrée après chaque séance de dialyse les jours d’hémodialyse. Si une dose a été prise avant la séance de dialyse, il n’est pas recommandé d’administrer des doses supplémentaires après la dialyse.
- Chez les patients atteints d’insuffisance rénale sévère, la dose doit rester réduite même après l’hémodialyse.
XELJANZ doit être administré avec prudence aux patients atteints d’insuffisance hépatique modérée.
Les réglages posologiques sont indiqués au tableau 2.
- L’administration de XELJANZ XR n’est pas recommandée chez les patients atteints d’insuffisance hépatique modérée ni chez les patients atteints d’insuffisance rénale modérée ou sévère; l’administration de XELJANZ à 5 mg 1 f.p.j. peut être envisagée.
- Il est recommandé d’ajuster la dose de XELJANZ/XELJANZ XR en cas d’administration concomitante d’inhibiteurs de la CYP, comme l’illustre le tableau 3.
- L’administration concomitante d’inducteurs puissants de la CYP3A4 et de XELJANZ/XELJANZ XR n’est pas recommandée. L’administration concomitante d’inducteurs puissants de la CYP3A4 (p. ex., la rifampine) et de XELJANZ/XELJANZ XR peut entraîner la perte ou la réduction de la réponse clinique à XELJANZ/XELJANZ XR (voir 9.4 Interactions médicament-médicament).
Tableau 2 : Réglages posologiques de XELJANZ/XELJANZ XR recommandés chez les patients atteints d’une insuffisance rénale ou hépatique
| XELJANZ | XELJANZ XR | |||
Dose indiquée (fonction rénale/hépatique normale) | 5 mg 2 f.p.j. | 10 mg 2 f.p.j. | 11 mg 1 f.p.j. | |
| Réglage posologique | Insuffisance rénale modérée (ClCr ≥ 30 et < 60 mL/min) | 5 mg 1 f.p.j. | 5 mg 2 f.p.j. | Emploi non recommandé (Envisager XELJANZ à 5 mg 1 f.p.j.) |
| Insuffisance rénale sévère (ClCr ≥ 15 et < 30 mL/min) | ||||
| Insuffisance hépatique modérée | ||||
| Insuffisance hépatique sévère | Emploi contre- indiqué | Emploi contre-indiqué | Emploi contre-indiqué | |
Tableau 3 : Réglages posologiques de XELJANZ/XELJANZ XR recommandés chez les patients qui reçoivent des modificateurs de la CYP
| XELJANZ | XELJANZ XR | |||
| Dose indiquée | 5 mg 2 f.p.j. | 10 mg 2 f.p.j. | 11 mg 1 f.p.j. | |
| Réglage posologique | Patients qui reçoivent :
| 5 mg 1 f.p.j. | 5 mg 2 f.p.j. | Emploi non recommandé (Envisager XELJANZ à 5 mg 1 f.p.j.) |
Patients qui reçoivent :
| Emploi non recommandé | Emploi non recommandé | Emploi non recommandé | |
Populations particulières
Personnes âgées (> 65 ans) : Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus (voir 7.1.4 Personnes âgées et 10 Pharmacologie clinique).
Enfants et adolescents (< 18 ans) : L’effet de l’administration de comprimés XELJANZ à 5 mg 2 f.p.j. a été évalué lors d’études cliniques sur le traitement de l’AJI chez des patient pesant ≥ 40 kg; la préparation sous forme de solution orale utilisée dans le cadre d’études cliniques sur l’AJI chez des patients pesant < 40 kg n’est pas commercialisée au Canada (voir 1.1 Pédiatrie, 7.1.3 Enfants et adolescents et 10 Pharmacologie clinique). On ne dispose d’aucune donnée sur l’innocuité et l’efficacité de XELJANZ XR chez les enfants, des nouveau-nés aux adolescents de moins de 18 ans. Par conséquent, XELJANZ XR ne doit pas être administré à cette population de patients.
4.4 Administration
XELJANZ/XELJANZ XR se prend par voie orale, avec ou sans nourriture.
Les comprimés XELJANZ XR doivent être avalés entiers. Il ne faut pas les écraser, les couper ou les mâcher.
4.5 Dose oubliée
Dans le cas d’une dose oubliée, prendre la dose suivante à l’heure prévue.
5 Surdose
Il n’existe pas de données sur le surdosage de XELJANZ/XELJANZ XR (tofacitinib). On ne connaît aucun antidote spécifique de XELJANZ/XELJANZ XR. Le traitement doit être symptomatique et de soutien. En cas de surdose, il est recommandé de surveiller l’état du patient afin de déceler les signes et les symptômes d’effets indésirables. Les patients qui présentent des réactions indésirables doivent recevoir le traitement approprié.
Les données pharmacocinétiques relatives à l’administration de doses, incluant une dose unique, allant jusqu’à 100 mg chez des volontaires en santé indiquent que plus de 95 % de la dose administrée devrait être éliminée en l’espace de 24 heures.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 : Formes pharmaceutiques, teneurs et composition
XELJANZ
Les comprimés à 5 mg de tofacitinib (sous forme de citrate de tofacitinib) sont blancs, ronds et pelliculés, et portent l’inscription « Pfizer » d’un côté et « JKI 5 » de l’autre. Les comprimés sont offerts dans des flacons de polyéthylène de haute densité contenant un dessiccatif, munis d’un bouchon à l’épreuve des enfants et renfermant 60 comprimés pelliculés et en plaquettes alvéolées en aluminium de 56 comprimés pelliculés.
Les comprimés à 10 mg de tofacitinib (sous forme de citrate de tofacitinib) sont bleus, ronds et pelliculés, et portent l’inscription « Pfizer » d’un côté et « JKI 10 » de l’autre. Les comprimés sont offerts dans des flacons de polyéthylène de haute densité contenant un dessiccatif, munis d’un bouchon à l’épreuve des enfants et renfermant 60 comprimés pelliculés et en plaquettes alvéolées en aluminium de 56 comprimés pelliculés.
XELJANZ XR
Les comprimés à 11 mg de tofacitinib (sous forme de citrate de tofacitinib) sont roses, ovales, pelliculés, à libération prolongée. Les comprimés sont offerts dans des flacons de polyéthylène de haute densité
| Voie | Forme pharmaceutique/ | Ingrédients non médicinaux | ||||
| d’administration | teneur/composition | |||||
| Orale | XELJANZ Comprimés à 5 mg (sous forme de citrate de tofacitinib) | Le comprimé contient : croscarmellose sodique, lactose monohydraté, stéarate de magnésium et cellulose microcristalline. L’enrobage contient : HPMC 2910/ hypromellose 6cP, lactose monohydraté, macrogol/PEG3350, dioxyde de titane et triacétine (triacétate de glycérol). | ||||
| Comprimés à 10 mg (sous forme de citrate de tofacitinib) | Le comprimé contient : croscarmellose sodique, lactose monohydraté, stéarate de magnésium et cellulose microcristalline. L’enrobage contient : bleu no 1 FD&C/bleu brillant FCF sur substrat d’aluminium, bleu no 2 FD&C/carmin d’indigo sur substrat d’aluminium, HPMC 2910/ hypromellose 6cP, lactose monohydraté, macrogol/PEG3350, dioxyde de titane, triacétine (triacétate de glycérol). | |||||
XELJANZ XR Comprimés de tofacitinib à libération prolongée renfermant 11 mg de tofacitinib (sous forme de citrate de tofacitinib) | Le comprimé contient : hydroxyde d’ammonium, acétate de cellulose, copovidone, oxyde ferrosoferrique/oxyde de fer noir, hydroxyéthylcellulose, hydroxypropylcellulose, HPMC 2910/hypromellose, stéarate de magnésium, propylèneglycol, oxyde de fer rouge, gomme-laque, sorbitol, dioxyde de titane et triacétine. | |||||
contenant un dessiccatif, munis d’un bouchon à l’épreuve des enfants et renfermant 14 ou 30 comprimés pelliculés à libération prolongée.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Généralités concernant uniquement XELJANZ XR : Comme dans le cas de tout médicament en préparation non déformable, il faut faire preuve de prudence lors de l’administration de XELJANZ XR à des patients présentant une sténose digestive sévère préexistante (de nature pathologique ou iatrogène). Dans de rares cas, on a signalé chez des patients présentant des sténoses connues des symptômes d’occlusion associés à l’ingestion d’autres médicaments en préparation non déformable à libération prolongée.
Cancérogenèse et génotoxicité
Chez les patients traités par XELJANZ, des cas de cancer ont été observés au cours d’études cliniques et dans le contexte de la pharmacovigilance dont, entre autres, des cas de lymphome, de cancer du poumon, de cancer du sein, de cancer colorectal, de cancer gastrique, de mélanome, de cancer de la prostate, de cancer du pancréas, de cancer thyroïdien et d’adénocarcinome rénal (voir 3 Encadré sur les mises en garde et précautions importantes et 8.2 Effets indésirables observés au cours des études cliniques).
Une incidence accrue de cancers (à l’exclusion du cancer de la peau non mélanique) a été observée chez les patients traités par XELJANZ comparativement aux patients recevant des inhibiteurs du TNF dans le cadre d’une étude sur l’innocuité menée après l’approbation (voir 8.2 Effets indésirables observés au cours des études cliniques). Les cancers (à l’exclusion du cancer de la peau non mélanique) ont été plus fréquents chez les patients âgés et chez les patients qui étaient des fumeurs ou d’anciens fumeurs.
Dans le cadre d’une étude sur l’innocuité menée après l’approbation, des cancers du poumon ont été observés chez des patients traités par XELJANZ et une hausse de la fréquence des cas a été observée chez les patients traités par XELJANZ à 10 mg 2 f.p.j. comparativement à ceux recevant des inhibiteurs du TNF. Le risque d’apparition d’un cancer du poumon pourrait être plus élevé chez les patients atteints de polyarthrite rhumatoïde qui reçoivent du tofacitinib que dans la population générale.
Des lymphomes ont aussi été observés chez des patients traités par XELJANZ dans une étude sur l’innocuité menée après l’approbation (voir 8.2 Effets indésirables observés au cours des études cliniques).
La prudence s’impose dans le traitement des patients âgés, des patients qui sont des fumeurs ou d’anciens fumeurs et chez les patients qui présentent d’autres facteurs de risque de cancer.
Il convient d’évaluer les risques et les bienfaits du traitement par XELJANZ/XELJANZ XR avant sa mise en route chez les patients ayant déjà souffert ou atteints d’un cancer autre qu’un cancer de la peau non mélanique traité avec succès, ou lorsqu’on envisage de poursuivre le traitement par XELJANZ/XELJANZ XR chez les patients qui développent un cancer. Les recommandations en présence de cancer de la peau non mélanique sont présentées ci-dessous.
Polyarthrite rhumatoïde
Lors des cinq études cliniques comparatives, 5 cas de cancer (à l’exclusion du cancer de la peau non mélanique) ont été diagnostiqués chez les patients traités par XELJANZ à 5 mg 2 f.p.j. et 8 cas de cancer (à l’exclusion du cancer de la peau non mélanique) ont été diagnostiqués chez les patients traités par XELJANZ à 10 mg 2 f.p.j., comparativement à aucun cas (à l’exclusion du cancer non mélanique) chez les patients recevant le placebo ou le placebo et un ARMM, pendant les 12 premiers mois. Des lymphomes et des tumeurs solides ont également été notés au cours d’une étude de prolongation de longue durée chez des patients traités par XELJANZ (voir 8.2 Effets indésirables observés au cours des études cliniques). Les patients souffrant de polyarthrite rhumatoïde, particulièrement ceux présentant de fortes poussées évolutives de la maladie, risquent davantage d’être atteints de lymphomes (risque pouvant être multiplié plusieurs fois) que la population générale.
Dans le cadre d’essais comparatifs de phase IIB avec administration de doses variables à des receveurs d’une première transplantation rénale, parmi tous les greffés qui avaient reçu un traitement d’induction par le basiliximab, de fortes doses de corticostéroïdes et des produits à base d’acide mycophénolique, on a observé un trouble lymphoprolifératif post-transplantation associé au virus Epstein-Barr chez 5 des 218 patients traités par XELJANZ (2,3 %) par rapport à aucun des 111 patients traités par la cyclosporine.
Arthrite psoriasique
Au cours des deux études cliniques comparatives portant sur l’arthrite psoriasique, 3 cas de cancer (à l’exclusion du cancer de la peau non mélanique) ont été recensés chez les 474 patients traités par XELJANZ et un ARMM synthétique classique (exposition d’une durée de 6 à 12 mois), par comparaison à aucun cas de cancer chez les 236 patients qui ont reçu un placebo et un ARMM synthétique classique (exposition d’une durée de 3 mois) et à aucun cas chez les 106 patients traités par l’adalimumab et un ARMM (exposition d’une durée de 12 mois). Des cancers ont également été notés au cours de l’étude de prolongation de longue durée chez des patients atteints d’arthrite psoriasique traités par XELJANZ.
Colite ulcéreuse
Lors des quatre études cliniques comparatives sur la colite ulcéreuse (jusqu’à 52 semaines de traitement), aucun cancer (à l’exclusion du cancer de la peau non mélanique) n’a été signalé chez les patients traités par XELJANZ. Dans l’étude de prolongation de longue durée sans insu, des cancers (à l’exclusion du cancer de la peau non mélanique) ont été signalés chez des patients traités par XELJANZ à 10 mg 2 f.p.j., y compris des tumeurs solides et des lymphomes.
Cancers de la peau non mélaniques
Des cancers de la peau non mélaniques ont été signalés chez des patients traités par XELJANZ. Le cancer de la peau non mélanique est un effet indésirable lié à la dose, et le risque est plus élevé chez les patients traités par XELJANZ à 10 mg 2 f.p.j. que chez les patients traités par XELJANZ à 5 mg 2 f.p.j. Une incidence accrue de l’ensemble des cancers de la peau non mélaniques, y compris les carcinomes épidermoïdes cutanés, a été observée chez les patients traités par XELJANZ comparativement à ceux recevant des inhibiteurs du TNF dans une étude sur l’innocuité menée après l’approbation (voir 8.2 Effets indésirables observés au cours des études cliniques). Il faut user de prudence lorsque le traitement est administré à des patients âgés et à des patients ayant des antécédents de ce type de cancer, des populations où on a observé une incidence plus élevée de cancer de la peau non mélanique. Il est recommandé d’effectuer des examens de la peau à intervalles réguliers.
Dans l’étude de 52 semaines sur le traitement d’entretien de la colite ulcéreuse, un cancer de la peau non mélanique a été signalé chez 3 patients (1,5 %) qui recevaient 10 mg 2 f.p.j. par rapport à aucun cancer
de ce type signalé chez les patients qui recevaient 5 mg 2 f.p.j. et à un cas chez 1 patient (0,5 %) qui recevait le placebo. Dans l’étude de prolongation de longue durée sans insu, un cancer de la peau non mélanique a été signalé chez 6 patients du groupe à 10 mg 2 f.p.j. et 2 patients du groupe à 5 mg 2 f.p.j.
Appareil cardiovasculaire
Réduction de la fréquence cardiaque et prolongation de l’intervalle PR : XELJANZ a entraîné une réduction de la fréquence cardiaque et une prolongation de l’intervalle PR (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 8 Effets indésirables). La prudence est de mise chez les patients qui présentent au départ une faible fréquence cardiaque (< 60 battements par minute), des antécédents de syncope ou d’arythmies, une maladie du sinus, un bloc sino-auriculaire, un bloc auriculoventriculaire (AV), une cardiopathie ischémique ou une insuffisance cardiaque congestive. L’administration concomitante de médicaments qui entraînent une réduction de la fréquence cardiaque et/ou une prolongation de l’intervalle PR doit être évitée dans la mesure du possible pendant le traitement par XELJANZ/XELJANZ XR (voir 9 Interactions médicamenteuses).
Thrombose : Dans une étude sur l’innocuité menée après l’approbation, une fréquence accrue de thrombose, y compris l’embolie pulmonaire, la thrombose veineuse profonde et la thrombose artérielle, a été observée chez les patients traités par XELJANZ. Dans cette étude, une fréquence plus élevée de mortalité de toutes causes, y compris le décès subit d’origine CV, et de thrombose a été observée chez les patients qui ont reçu XELJANZ à 10 mg 2 f.p.j. comparativement aux patients qui ont reçu XELJANZ à 5 mg 2 f.p.j. ou un inhibiteur du TNF. Bon nombre de ces manifestations étaient graves, et certaines d’entre elles ont causé la mort (voir 3 Encadré sur les mises en garde et précautions importantes).
Dans une étude de prolongation de longue durée menée chez des patients atteints de colite ulcéreuse, quatre cas d’embolie pulmonaire ont été signalés chez des patients prenant XELJANZ à 10 mg 2 f.p.j., dont un cas d’issue fatale chez un patient atteint d’un cancer à un stade avancé.
XELJANZ à 10 mg 2 f.p.j. et XELJANZ XR à 22 mg 1 f.p.j. ne sont pas recommandés dans le traitement de la polyarthrite rhumatoïde ou de l’arthrite psoriasique (voir 4 Posologie et administration).
Pour le traitement de la colite ulcéreuse, la dose efficace la plus faible possible de XELJANZ doit être utilisée pendant la durée de traitement la plus courte possible pour obtenir ou maintenir une réponse thérapeutique (voir 4 Posologie et administration).
XELJANZ/XELJANZ XR ne doit pas être administré aux patients exposés à un risque de thrombose. Arrêter l’administration de XELJANZ/XELJANZ XR et évaluer promptement les patients ayant des symptômes de thrombose.
Manifestations cardiovasculaires graves (y compris infarctus du myocarde) : Des manifestations cardiovasculaires graves, y compris des infarctus du myocarde, ont été observées chez les patients qui ont reçu XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j. ou un inhibiteur du TNF dans le cadre d’une étude sur l’innocuité menée après l’approbation. Les cas d’infarctus du myocarde non mortel ont été plus nombreux dans le groupe tofacitinib que dans le groupe inhibiteur du TNF (voir 8.2 Effets indésirables observés au cours des études cliniques). Les manifestations cardiovasculaires graves, y compris les infarctus du myocarde, ont été plus fréquentes chez les patients âgés et chez les patients qui étaient des fumeurs ou d’anciens fumeurs (voir 3 Encadré sur les mises en garde et précautions importantes). La prudence s’impose dans le traitement des patients âgés, des patients qui sont des fumeurs ou d’anciens fumeurs et des patients qui présentent d’autres facteurs de risque CV.
Thrombose veineuse rétinienne : Des cas de thrombose veineuse rétinienne ont été signalés chez des patients traités par le tofacitinib (voir 8.2 Effets indésirables observés au cours des études cliniques, Thromboembolie, Tableau 10 et 14.1 Études cliniques par indication, Polyarthrite rhumatoïde, Étude RA-VI). Il faut aviser les patients d’obtenir des soins médicaux sans délai s’ils présentent des symptômes évoquant une thrombose veineuse rétinienne.
Conduite et utilisation de machines
L’effet du médicament sur la capacité de conduire et de faire fonctionner des machines n’a fait l’objet d’aucune étude en bonne et due forme.
Système endocrinien et métabolisme
Hypoglycémie chez les patients recevant des antidiabétiques :
On a signalé des cas d’hypoglycémie à la suite de l’instauration du traitement par le tofacitinib chez des patients recevant des médicaments antidiabétiques. En cas d’hypoglycémie, l’ajustement de la dose d’antidiabétique pourrait donc être nécessaire.
Fractures
Divers types de fractures, y compris des fractures ostéoporotiques, sont survenus chez des patients traités par XELJANZ/XELJANZ XR lors d’études cliniques et depuis la commercialisation du produit (voir 8.2 Effets indésirables observés au cours des études cliniques).
L’emploi de XELJANZ/XELJANZ XR doit se faire avec prudence chez les patients qui présentent des facteurs de risque connus de fracture, comme les personnes âgées, les femmes et les patients sous corticostéroïdes.
Appareil digestif
Dans le cadre d’essais cliniques et après la commercialisation du produit, des cas de perforation du tube digestif ont été signalés chez des patients atteints de polyarthrite rhumatoïde traités par XELJANZ. Le rôle de l’inhibition de la protéine JAK (Janus-associated kinase) dans ces cas est inconnu. De nombreux patients qui ont eu des perforations du tube digestif prenaient en concomitance des anti-inflammatoires non stéroïdiens (AINS) et/ou des corticostéroïdes. Toutefois, on ignore la contribution relative de ces médicaments pris en concomitance par rapport à celle de XELJANZ quant à l’apparition des perforations du tube digestif.
Il n’y a pas eu de différence notable dans la fréquence de perforation du tube digestif entre les groupes placebo et XELJANZ dans les études cliniques réalisées auprès de patients atteints de colite ulcéreuse, dont bon nombre suivaient un traitement de fond par un corticostéroïde.
XELJANZ/XELJANZ XR doit être utilisé avec prudence chez les patients qui peuvent être exposés à un risque accru de perforation du tube digestif (p. ex., prise concomitante d’AINS et/ou de corticostéroïdes, patients ayant des antécédents de diverticulite). Les patients qui présentent de nouveaux symptômes abdominaux
doivent être évalués rapidement afin de déceler le plus tôt possible la présence d’une perforation du tube digestif (voir 8 Effets indésirables).
Système sanguin et lymphatique
Anémie : Le traitement par XELJANZ/XELJANZ XR a été associé à des diminutions des taux d’hémoglobine. Il faut évaluer le taux d’hémoglobine avant d’instaurer le traitement par XELJANZ/XELJANZ XR (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4.2 Posologie recommandée et ajustement posologique). Il faut éviter d’instaurer le traitement par XELJANZ/XELJANZ XR chez les patients présentant de faibles taux d’hémoglobine (c.-à-d., < 90 g/L). Chez les patients dont le taux d’hémoglobine atteint des valeurs en deçà de 80 g/L ou diminue de plus de 20 g/L pendant le traitement, il faut interrompre l’administration de XELJANZ/XELJANZ XR.
Pour connaître les recommandations relatives à la surveillance et aux modifications posologiques en fonction des taux d’hémoglobine, voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4.2 Posologie recommandée et ajustement posologique.
Lymphopénie : Le traitement par XELJANZ a été associé à une lymphocytose initiale après un mois d’exposition et, par la suite, à une diminution graduelle du nombre moyen de lymphocytes en deçà de la valeur initiale d’environ 10 % pendant 12 mois de traitement. Les numérations lymphocytaires inférieures à 0,5 × 10⁹ cellules/L ont été associées à une fréquence accrue d’infections traitées et graves. Il faut évaluer le nombre de lymphocytes avant d’instaurer le traitement par XELJANZ/XELJANZ XR, après 4 à 8 semaines environ de traitement par XELJANZ/XELJANZ XR et tous les 3 mois par la suite.
Il faut éviter d’instaurer le traitement par XELJANZ/XELJANZ XR chez les patients présentant une faible numération lymphocytaire (c.-à-d., inférieure à 0,5 × 10⁹cellules/L). Chez les patients présentant un nombre absolu de lymphocytes confirmé inférieur à 0,5 × 10⁹cellules/L, le traitement par XELJANZ/XELJANZ XR doit être arrêté.
Pour connaître les recommandations relatives à la surveillance et aux modifications posologiques en fonction du nombre de lymphocytes, voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4.2 Posologie recommandée et ajustement posologique.
Neutropénie : Comparativement au placebo, le traitement par XELJANZ a été associé à une fréquence accrue de neutropénie (< 2 × 10⁹ cellules/L). Il faut évaluer le nombre de polynucléaires neutrophiles avant d’instaurer le traitement par XELJANZ/XELJANZ XR, après 4 à 8 semaines environ de traitement par XELJANZ/XELJANZ XR et tous les 3 mois par la suite.
Il faut éviter d’instaurer le traitement par XELJANZ/XELJANZ XR chez les patients présentant un faible nombre absolu de polynucléaires neutrophiles ou NAN (c.-à-d., NAN < 1 × 10⁹ cellules/L). Chez les patients présentant un NAN persistant de 0,5 à 1 × 10⁹ cellules/L, l’administration de la dose de XELJANZ doit être interrompue jusqu’à ce que le NAN soit > 1 × 10⁹ cellules/L. Chez les patients qui présentent un NAN < 0,5 × 10⁹ cellules/L, il faut arrêter le traitement.
Pour connaître les recommandations relatives à la surveillance et aux modifications posologiques en fonction du NAN, voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 4.2 Posologie recommandée et ajustement posologique.
Élévations des taux lipidiques : Le traitement par XELJANZ a été associé à une augmentation des taux de certains paramètres lipidiques, notamment le cholestérol total, le cholestérol LDL (lipoprotéines de basse densité) et le cholestérol HDL (lipoprotéines de haute densité) (voir 8 Effets indésirables).
Les hausses les plus marquées ont été observées au cours des 6 premières semaines de traitement. L’effet de ces augmentations sur la morbidité et la mortalité cardiovasculaires n’a pas été déterminé.
L’évaluation des paramètres lipidiques doit être effectuée au début du traitement, après 4 à 8 semaines environ de traitement par XELJANZ/XELJANZ XR et tous les 6 mois par la suite (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire). La prise en charge des patients doit suivre les lignes directrices de pratique clinique locale relatives au traitement de l’hyperlipidémie.
Fonctions hépatique, biliaire et pancréatique
XELJANZ/XELJANZ XR est contre-indiqué chez les patients atteints d’insuffisance hépatique sévère.
Le traitement par XELJANZ a été associé à une fréquence accrue d’élévations du taux d’enzymes hépatiques par rapport au placebo (voir 8 Effets indésirables).
Les taux d’enzymes hépatiques doivent être mesurés avant le traitement par XELJANZ et, par la suite, dans le cadre de la prise en charge normale du patient (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire). Il est recommandé de chercher sans tarder les causes d’élévation des taux d’enzymes hépatiques pour repérer les cas possibles de lésion hépatique d’origine médicamenteuse. Advenant qu’une élévation des taux d’alanine aminotransférase (ALAT) ou d’aspartate aminotransférase (ASAT) soit constatée et qu’on soupçonne qu’elle soit causée par une lésion hépatique d’origine médicamenteuse, il faudra interrompre le traitement par XELJANZ/XELJANZ XR jusqu’à ce que ce diagnostic soit écarté.
Chez les patients atteints de polyarthrite rhumatoïde et d’arthrite psoriasique, la plupart des anomalies dans les taux d’enzymes hépatiques se sont produites au cours des études sur les ARMM en traitement de fond (en particulier le méthotrexate).
Un cas de lésion hépatique d’origine médicamenteuse a été signalé chez un patient atteint de polyarthrite rhumatoïde traité par le tofacitinib à une dose de 10 mg 2 f.p.j., pendant environ 2,5 mois. Le patient a présenté des élévations symptomatiques des taux d’ASAT et d’ALAT (valeurs dépassant 3 fois la limite supérieure de la normale [LSN]) ainsi qu’une élévation concomitante du taux de bilirubine totale (valeur dépassant 2 fois la LSN), qui ont dicté l’hospitalisation du patient et une biopsie du foie.
Chez les patients atteints de colite ulcéreuse, le traitement par XELJANZ à 5 et à 10 mg, 2 f.p.j., a également été associé à une fréquence accrue d’élévations du taux d’enzymes hépatiques comparativement au placebo; la fréquence avait tendance à être plus élevée avec la dose de 10 mg 2 f.p.j. qu’avec celle de 5 mg 2 f.p.j. (voir 8 Effets indésirables).
Un patient traité par XELJANZ à 10 mg 2 f.p.j. dans l’étude sur le traitement d’entretien de la colite ulcéreuse a présenté une élévation du taux d’enzymes hépatiques; ce taux a par la suite diminué après l’arrêt du traitement. Le cas a été jugé comme une possible lésion hépatique d’origine médicamenteuse, et les résultats de l’échographie ont indiqué une stéatose hépatique.
Trois enfants traités par le tofacitinib à 5 mg 2 f.p.j. lors de l’étude JIA-I ont présenté une élévation des taux d’enzymes hépatiques, lesquels ont diminué après l’arrêt du traitement. Ces cas ont été jugés comme une possible ou une probable lésion hépatique d’origine médicamenteuse.
On ignore l’effet de XELJANZ/XELJANZ XR sur la réactivation de l’hépatite virale chronique. XELJANZ/XELJANZ XR n’a pas été étudié chez les patients porteurs du virus de l’hépatite B ou de l’hépatite C (résultat positif au dosage sérologique); il ne doit donc pas être administré à ces populations.
XELJANZ/XELJANZ XR n’a pas fait l’objet d’études auprès de patients atteints d’insuffisance hépatique sévère; il faut donc éviter de l’utiliser chez ces patients. XELJANZ XR ne doit pas être administré aux patients atteints d’insuffisance hépatique modérée ou sévère. Il est recommandé de régler la posologie de XELJANZ chez les patients atteints d’insuffisance hépatique modérée (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Système immunitaire
Réactions d’hypersensibilité : Des réactions telles que l’œdème angioneurotique et l’urticaire, qui peuvent dénoter une hypersensibilité au médicament, ont été observées chez des patients traités par XELJANZ/XELJANZ XR. Certaines de ces manifestations étaient graves. Si une réaction d’hypersensibilité est soupçonnée, il faut mettre fin sans tarder au traitement par le tofacitinib tout en recherchant la cause possible ou les causes possibles de la réaction (voir 2 Contre-indications et 8 Effets indésirables).
Patients immunodéprimés : XELJANZ/XELJANZ XR peut accroître le risque d’infection et d’immunosuppression lorsqu’il est administré en concomitance avec des immunosuppresseurs puissants tels que la cyclosporine, l’azathioprine et le tacrolimus. L’utilisation combinée de XELJANZ/XELJANZ XR et de puissants médicaments immunosuppresseurs n’ayant pas fait l’objet d’études, elle n’est donc pas recommandée (voir 9.4 Interactions médicament-médicament).
Immunisations : On ne dispose pas de données sur la transmission secondaire d’une infection par un vaccin vivant chez les patients traités par XELJANZ/XELJANZ XR. Les patients devraient recevoir tous les vaccins recommandés, conformément aux directives d’immunisation en vigueur, avant de commencer un traitement par XELJANZ/XELJANZ XR, et il faut éviter d’administrer un vaccin vivant pendant le traitement par XELJANZ/XELJANZ XR. L’intervalle entre l’administration d’un vaccin vivant et la mise en route du traitement par le tofacitinib doit être conforme aux lignes directrices en vigueur sur la vaccination en ce qui a trait aux agents immunomodulateurs.
Chez les candidats au traitement par XELJANZ/XELJANZ XR, le vaccin vivant contre le zona ne doit être administré qu’aux patients ayant des antécédents connus de varicelle ou qui sont séropositifs pour le virus varicelle-zona. Le vaccin doit être administré au moins 2 semaines, mais de préférence 4 semaines avant l’instauration du traitement par un agent immunomodulateur tel que XELJANZ/XELJANZ XR.
Dans une étude clinique, un patient n’ayant jamais contracté la varicelle et qui était traité par XELJANZ et le méthotrexate a subi une infection disséminée causée par la souche du virus varicelle-zona contenue dans le vaccin, 16 jours après avoir reçu le vaccin. Une réponse immunitaire satisfaisante au vaccin a été obtenue 6 semaines après la vaccination.
Le titre d’anticorps après la vaccination pourrait être moins élevé chez les patients traités par XELJANZ (voir 10.2 Pharmacodynamie).
Infections : Des cas graves, parfois mortels, d’infections bactériennes, mycobactériennes, fongiques envahissantes ou virales, ou d’autres infections opportunistes ont été observés chez des patients atteints de polyarthrite rhumatoïde recevant des agents immunomodulateurs, y compris XELJANZ. Les infections graves les plus fréquentes signalées au cours du traitement par XELJANZ comprenaient la pneumonie, l’infection des voies urinaires, la cellulite, le zona, la bronchite, le choc septique, la diverticulite, la gastroentérite, l’appendicite et la sepsie. Les infections opportunistes suivantes ont été signalées chez des patients traités par XELJANZ : tuberculose et autres infections mycobactériennes, cryptococcose, histoplasmose, candidose œsophagienne, pneumocystose, zona multimétamérique, infection à cytomégalovirus, infection à virus BK, listériose et aspergillose (voir 8 Effets indésirables). Chez certains patients, l’infection se présentait sous forme disséminée plutôt que localisée et ils prenaient souvent un immunosuppresseur comme le méthotrexate ou un corticostéroïde en même temps que XELJANZ. D’autres infections graves qui n’ont pas été signalées au cours d’études cliniques peuvent également survenir (p. ex., coccidioïdomycose).
On a observé une augmentation liée à la dose du nombre d’infections graves chez les patients traités par XELJANZ comparativement aux patients recevant des inhibiteurs du TNF dans le cadre d’une étude sur l’innocuité menée après l’approbation (voir 8 Effets indésirables). Certaines de ces infections graves ont entraîné la mort. Des infections opportunistes ont également été signalées au cours de l’étude.
Les patients traités par XELJANZ à 10 mg 2 f.p.j. sont exposés à un risque plus élevé d’infections graves et de zona comparativement à ceux prenant la dose de 5 mg 2 f.p.j. Le taux d’incidence par 100 années-personnes d’infections opportunistes par le virus varicelle-zona dans l’étude sur le traitement d’entretien de 52 semaines de la colite ulcéreuse a été plus élevé chez les patients traités par XELJANZ à 10 mg 2 f.p.j. (6,64) que chez les patients traités par XELJANZ à 5 mg 2 f.p.j. (2,05) ou recevant le placebo (0,97) (voir 8 Effets indésirables).
XELJANZ/XELJANZ XR ne doit pas être administré aux patients qui présentent une infection évolutive, y compris une infection localisée. Il faut soupeser les risques et les bienfaits avant d’entreprendre le traitement par XELJANZ/XELJANZ XR chez les patients :
- atteints d’une infection chronique ou récurrente;
- ayant été exposés à la tuberculose;
- présentant des antécédents d’infection grave ou opportuniste;
- ayant résidé ou voyagé dans des régions où sévit une endémie de tuberculose ou de mycose; ou
- atteints d’une affection sous-jacente susceptible de les prédisposer aux infections.
Pendant et après le traitement par XELJANZ/XELJANZ XR, les patients doivent faire l’objet d’une étroite surveillance visant à détecter tout signe ou symptôme d’infection. En présence d’une infection grave, d’une infection opportuniste ou d’une septicémie, il faut interrompre l’administration de XELJANZ/XELJANZ XR. Si un patient contracte une nouvelle infection pendant le traitement par XELJANZ/XELJANZ XR, il doit se soumettre rapidement à des examens diagnostiques complets adaptés à son état immunodéprimé et commencer le traitement antimicrobien qui s’impose. De plus, il devra faire l’objet d’une étroite surveillance.
Étant donné que la fréquence des infections est plus élevée dans les populations de patients âgés et de patients diabétiques en général, il faut faire preuve de prudence lorsqu’on administre XELJANZ à ces deux
types de patients. La prudence est également de mise chez les patients ayant des antécédents de maladie pulmonaire chronique, car ils peuvent être plus vulnérables aux infections. Des cas de pneumopathie interstitielle (dont certains mortels) ont été signalés chez des patients atteints de polyarthrite rhumatoïde traités par XELJANZ au cours d’essais cliniques et après la mise sur le marché du produit.
Le risque d’infection peut être plus élevé en fonction de la gravité de la lymphopénie, et il faut tenir compte du nombre de lymphocytes lors de l’évaluation du risque d’infection chez chaque patient (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Le traitement par XELJANZ a été associé à des taux accrus d’infections chez les patients d’origine asiatique comparativement aux autres races (voir 7.1.5 Patients d’origine asiatique et 8 Effets indésirables). XELJANZ/XELJANZ XR doit être utilisé avec prudence chez cette population.
Tuberculose
Il est recommandé d’évaluer le risque d’infection auquel sont exposés les patients en les soumettant à un test de dépistage de la tuberculose latente ou évolutive avant d’entreprendre le traitement par XELJANZ/XELJANZ XR et de façon périodique (p. ex., annuellement) pendant la prise de XELJANZ/XELJANZ XR.
XELJANZ/XELJANZ XR ne doit pas être administré aux patients atteints d’une tuberculose évolutive.
Il faut également envisager d’administrer un traitement antituberculeux avant l’instauration du traitement par XELJANZ/XELJANZ XR chez les patients ayant des antécédents de tuberculose latente ou évolutive et pour lesquels on ne peut confirmer qu’un traitement adéquat a été administré, ainsi que chez les patients ayant obtenu un résultat négatif à l’épreuve de dépistage de la tuberculose latente, mais qui présentent des facteurs de risque de tuberculose.
Les patients présentant une tuberculose latente doivent recevoir un traitement antimycobactérien standard avant de prendre XELJANZ/XELJANZ XR.
Avant d’entreprendre le traitement par XELJANZ/XELJANZ XR, les patients doivent faire l’objet d’une étroite surveillance visant à détecter tout signe ou symptôme de tuberculose, y compris les patients dont les résultats aux épreuves de dépistage de la tuberculose latente se sont révélés négatifs.
Réactivation virale
Des cas de réactivation virale, comme la réactivation de l’herpèsvirus (p. ex., le virus responsable du zona), ont été observés lors des études cliniques sur XELJANZ. Un nombre accru de cas de zona a été observé chez les patients traités par XELJANZ comparativement aux patients recevant des inhibiteurs du TNF dans le cadre d’une étude sur l’innocuité menée après l’approbation (voir 8 Effets indésirables). Des cas de réactivation du virus de l’hépatite B ont été signalés chez des patients traités par XELJANZ après sa commercialisation (voir 8 Effets indésirables). On ignore l’effet de XELJANZ/XELJANZ XR sur la réactivation de l’hépatite virale chronique. Lors des études cliniques sur XELJANZ, les patients ayant obtenu un résultat positif au test de dépistage de l’hépatite B ou de l’hépatite C étaient exclus. Par conséquent, il faut effectuer un dépistage de l’hépatite virale conformément aux lignes directrices cliniques avant d’instaurer le traitement par XELJANZ/XELJANZ XR.
Surveillance et examens de laboratoire
Les dosages lipidiques doivent être effectués au début du traitement, après 4 à 8 semaines environ de traitement par XELJANZ/XELJANZ XR et tous les 6 mois par la suite. La prise en charge des patients doit suivre les lignes directrices de pratique clinique relatives au traitement de l’hyperlipidémie (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Des dosages des enzymes hépatiques sont recommandés avant l’instauration du traitement par XELJANZ/XELJANZ XR et, par la suite, dans le cadre de la prise en charge normale du patient. Si une élévation des taux d’ALAT ou d’ASAT est observée dans le cadre de la prise en charge normale du patient et que la présence d’une lésion hépatique d’origine médicamenteuse est soupçonnée, l’administration de XELJANZ/XELJANZ XR doit être interrompue tant que ce diagnostic n’a pas été exclu (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Une évaluation de la fonction rénale est recommandée avant d’instaurer le traitement par XELJANZ/XELJANZ XR (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Les épreuves visant à déterminer le nombre de lymphocytes et de polynucléaires neutrophiles et le taux d’hémoglobine doivent être effectuées au début du traitement, après 4 à 8 semaines environ de traitement par XELJANZ/XELJANZ XR et tous les 3 mois par la suite (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Signes vitaux : Le pouls et la tension artérielle doivent être surveillés au début du traitement et à intervalles réguliers pendant toute la durée du traitement par XELJANZ/XELJANZ XR (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, 8 Effets indésirables et 9.4 Interactions médicament-médicament).
Appareil musculosquelettique
Le traitement par XELJANZ a été associé à une hausse des taux de créatine kinase. L’effet maximum a généralement été observé au cours des 6 premiers mois. Un cas de rhabdomyolyse a été signalé chez un patient traité par XELJANZ. Les taux de créatine kinase doivent être vérifiés chez les patients qui présentent des symptômes de faiblesse musculaire et/ou de douleurs musculaires afin de détecter les signes manifestes de rhabdomyolyse. Des hausses du taux de créatine kinase ont été signalées plus fréquemment chez les patients traités par XELJANZ à 10 mg que chez ceux traités par la dose de 5 mg 2 f.p.j. (voir 8 Effets indésirables).
Fonction rénale
L’administration de XELJANZ XR n’est pas recommandée chez les patients atteints d’une insuffisance rénale modérée (ClCr ≥ 30 mL/min et < 60 mL/min) ou sévère (ClCr ≥ 15 mL/min et < 30 mL/min), y compris les patients atteints d’insuffisance rénale terminale, qu’ils soient hémodialysés ou non.
Un réglage de la posologie de XELJANZ est recommandé chez les patients atteints d’insuffisance rénale modérée ou sévère (voir 4.2 Posologie recommandée et ajustement posologique et 10 Pharmacologie clinique). Au cours des essais cliniques, XELJANZ n’a pas été évalué chez les patients dont les valeurs
initiales de la clairance de la créatinine (estimées par l’équation Cockcroft-Gault) étaient inférieures à 40 mL/min.
Santé reproductive
- Fertilité : D’après les résultats des études chez l’animal, XELJANZ/ XELJANZ XR peut causer une diminution de la fertilité chez les femelles (voir 16 Toxicologie non clinique).
- Risque tératogène : D’après les résultats des études chez l’animal, XELJANZ/ XELJANZ XR peut être dangereux pour le fœtus lorsqu’il est administré à la femme enceinte (voir 2 Contre-indications). L’administration de tofacitinib à des rates et des lapines durant l’organogenèse a été associée à une augmentation des malformations fœtales (voir 16 Toxicologie non clinique). Les femmes enceintes doivent être mises au courant des risques éventuels pour le fœtus. Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode de contraception efficace durant le traitement par XELJANZ/XELJANZ XR et pendant 4 à 6 semaines après la fin du traitement (voir 7.1.1 Grossesse).
Appareil respiratoire
Pneumopathie interstitielle : Des cas de pneumopathie interstitielle ont été signalés au cours d’essais cliniques sur XELJANZ menés auprès de patients atteints de polyarthrite rhumatoïde, bien que le rôle de l’inhibition de la protéine JAK soit inconnu dans ces cas. Tous les patients qui ont présenté une pneumopathie interstitielle avaient pris en concomitance du méthotrexate, des corticostéroïdes et/ou de la sulfasalazine; ces agents ont tous été associés à cette maladie. Les patients d’origine asiatique présentaient un risque accru de pneumopathie interstitielle (voir 7.1.5 Patients d’origine asiatique).
XELJANZ/XELJANZ XR doit être utilisé avec prudence chez les patients qui ont des antécédents de pneumopathie interstitielle ou qui y sont plus à risque.
7.1 Populations particulières
7.1.1 Grossesse
XELJANZ/XELJANZ XR est contre-indiqué pendant la grossesse (voir 2 Contre-indications). Aucune étude clinique comparative adéquate et rigoureusement comparative n’a été menée sur l’utilisation de XELJANZ/XELJANZ XR chez les femmes enceintes. Le tofacitinib a montré des effets tératogènes chez les rats et les lapins et a eu, chez les rates, des effets sur la fertilité, la parturition et le développement périnatal et postnatal (voir 16 Toxicologie non clinique).
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode de contraception efficace durant le traitement par XELJANZ/XELJANZ XR et pendant 4 à 6 semaines après la prise de la dernière dose.
7.1.2 Allaitement
XELJANZ/XELJANZ XR est contre-indiqué chez les femmes qui allaitent (voir 2 Contre-indications). Des données non cliniques montrent que le tofacitinib est excrété dans le lait de rates en lactation. Selon la littérature publiée et les données postcommercialisation, le tofacitinib est excrété dans le lait maternel humain. Étant donné que les données sont très limitées, le risque d’effets indésirables associés au tofacitinib sur les nourrissons allaités est inconnu.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’effet de l’administration de comprimés XELJANZ à 5 mg 2 f.p.j. a été évalué lors d’études cliniques sur le traitement de l’AJI chez des patient pesant ≥ 40 kg; la préparation sous forme de solution orale utilisée dans le cadre d’études cliniques sur l’AJI chez des patients pesant < 40 kg n’est pas commercialisée au Canada. L’innocuité et l’efficacité de XELJANZ n’ont pas été établies chez les enfants pour des indications autres que l’AJI.
L’innocuité et l’efficacité de XELJANZ XR n’ont pas été établies chez les moins de 18 ans.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : La fréquence des effets indésirables (y compris infections graves, mortalité de toutes causes, manifestations cardiovasculaires, cancers, cancer de la peau non mélanique, perforations du tube digestif, pneumopathie interstitielle, thromboembolie veineuse et thromboembolie artérielle) chez les sujets de 65 ans ou plus traités par XELJANZ était plus élevée que chez les sujets âgés de moins de 65 ans. Il faut donc administrer XELJANZ/XELJANZ XR avec prudence aux personnes âgées (voir 4 Posologie et administration et 10 Pharmacologie clinique).
7.1.5 Patients d’origine asiatique
Les patients d’origine asiatique sont exposés à un risque accru de zona et d’infections opportunistes. Les patients d’origine asiatique atteints de polyarthrite rhumatoïde sont également exposés à un risque accru de pneumopathie interstitielle. Une fréquence accrue de certains effets indésirables comme une hausse des taux de transaminases (ALAT, ASAT) et une diminution du nombre de leucocytes a également été observée. Par conséquent, XELJANZ/XELJANZ XR doit être administré avec prudence aux patients d’origine asiatique (voir 8 Effets indésirables).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Polyarthrite rhumatoïde, arthrite psoriasique, spondylarthrite ankylosante
Les effets indésirables graves les plus fréquents dans les essais cliniques sur la polyarthrite rhumatoïde étaient l’arthrose et les infections graves, notamment la pneumonie, la cellulite, le zona et les infections des voies urinaires.
Dans le cadre d’essais cliniques comparatifs sur la polyarthrite rhumatoïde, les effets indésirables le plus souvent signalés au cours des 3 premiers mois (survenant chez ≥ 2 % des patients traités par XELJANZ en monothérapie ou en association avec des ARMM) ont été les infections des voies respiratoires supérieures, les céphalées, la rhinopharyngite et la diarrhée. Par ailleurs, des cas de bronchite, d’infection des voies urinaires, de zona, de polyarthrite rhumatoïde, de dorsalgie et d’hypertension ont été signalés dans le groupe qui a reçu XELJANZ à 5 mg 2 f.p.j. lors de l’étude de prolongation de longue durée.
Lors des essais cliniques sur la polyarthrite rhumatoïde, les effets indésirables les plus fréquents ayant mené à l’abandon du traitement par XELJANZ étaient les infections; la pneumonie a été l’effet indésirable le plus fréquent ayant mené à l’abandon du traitement, suivie par l’élévation de la créatininémie et le zona.
Les patients d’origine asiatique présentaient des fréquences plus élevées de zona, d’infections opportunistes, d’élévations des taux de transaminases (ALAT, ASAT) et de diminution du nombre de leucocytes. Les patients d’origine asiatique atteints de polyarthrite rhumatoïde sont également exposés à un risque accru de pneumopathie interstitielle (voir 7.1.5 Patients d’origine asiatique). Par conséquent, XELJANZ/XELJANZ XR doit être administré avec prudence aux patients d’origine asiatique.
Colite ulcéreuse
Dans les études sur le traitement d’induction, les catégories d’effets indésirables graves les plus fréquentes ont été les troubles gastro-intestinaux et les infections. Les effets indésirables graves les plus fréquents (à l’exclusion des manifestations signalées comme étant une colite ulcéreuse) ont été la douleur abdominale, les abcès anaux et une hypersensibilité au médicament. Les effets indésirables les plus fréquents (≥ 5 %) ont été les céphalées et la rhinopharyngite.
Dans l’étude sur le traitement d’entretien, les catégories d’effets indésirables graves les plus fréquentes ont été les troubles gastro-intestinaux, les infections, les lésions et les troubles du système nerveux. Tous les effets indésirables graves ont été signalés une fois (à l’exclusion des manifestations signalées comme étant une colite ulcéreuse). Les effets indésirables les plus fréquents (≥ 5 %) (à l’exclusion des manifestations signalées comme étant une colite ulcéreuse) chez les patients recevant 5 mg 2 f.p.j. ont été la rhinopharyngite, l’arthralgie, les céphalées et les infections des voies respiratoires supérieures. Chez les patients recevant 10 mg 2 f.p.j., les effets indésirables les plus fréquents ont été la rhinopharyngite, l’arthralgie, les hausses du taux sanguin de créatine kinase, les infections des voies respiratoires supérieures, les éruptions cutanées, l’hypercholestérolémie et le zona.
Dans les études sur le traitement d’induction, des effets indésirables ont été signalés chez 515 patients (54,9 %) recevant 10 mg 2 f.p.j. et chez 155 patients (55,0 %) recevant le placebo. Dans l’étude sur le traitement d’entretien, des effets indésirables ont été signalés chez 143 patients (72,2 %) recevant 5 mg 2 f.p.j., chez 156 patients (79,6 %) recevant 10 mg 2 f.p.j. et chez 149 patients (75,3 %) recevant le placebo.
Dans les études sur le traitement d’induction et le traitement d’entretien, la raison la plus fréquente d’abandon était l’aggravation de la colite ulcéreuse. À l’exclusion des abandons en raison de l’aggravation de la colite ulcéreuse, la proportion de patients ayant abandonné le traitement en raison d’effets indésirables était de moins de 5 % dans tous les groupes de traitement par XELJANZ ou le placebo.
Quatre cas d’embolie pulmonaire ont été signalés chez des patients prenant XELJANZ à 10 mg 2 f.p.j.
Dans l’ensemble, la marge d’innocuité observée chez les patients atteints de colite ulcéreuse qui ont reçu XELJANZ concordait avec celle qui a été observée pour toutes les indications de XELJANZ. Les risques liés à la dose constatés chez les patients traités par XELJANZ à 10 mg 2 f.p.j. par rapport à ceux traités par la dose de 5 mg 2 f.p.j. comprennent le zona, les infections graves et le cancer de la peau non mélanique.
Arthrite juvénile idiopathique (AJI) évolutive
Au cours de l’étude déterminante de phase III JIA-I (A3921104), les effets indésirables les plus fréquents chez les patients sous tofacitinib faisaient partie de la catégorie des infections. Les effets indésirables signalés le plus souvent (fréquence ≥ 5 %) chez les patients recevant le tofacitinib à 5 mg (ou à une dose équivalente établie d’après le poids) 2 f.p.j. ont été les infections des voies respiratoires supérieures, les céphalées, la rhinopharyngite, la pyrexie, les nausées et les vomissements. Le motif le plus fréquent d’abandon de l’étude était l’aggravation de l’arthrite. La marge d’innocuité observée chez les patients atteints d’AJI qui ont reçu XELJANZ était comparable à celle qui a été observée pour toutes les indications de XELJANZ.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Polyarthrite rhumatoïde
Au cours d’essais cliniques comparatifs, 8,0 % des patients (11,0 événements/100 années-patients) du groupe traité par XELJANZ à 5 mg 2 f.p.j. ont été hospitalisés en raison de réactions indésirables graves comparativement à 7,8 % des patients (9,1 événements/100 années-patients) du groupe recevant l’adalimumab et à 3,8 % des patients (13,0 événements/100 années-patients) du groupe sous placebo.
Au cours des 3 premiers mois des études de phase III, des infections graves (celles dictant l’administration d’antibiotiques par voie parentérale ou l’hospitalisation) ont été signalées chez 0,7 % des patients (2,8 événements/100 années-patients) traités par XELJANZ et chez 0,2 % des patients (0,6 événement/100 années-patients) recevant le placebo. Pendant les mois 0 à 12, des infections graves ont été signalées chez 2,4 % des patients (3,2 événements/100 années-patients) traités par XELJANZ (voir 7 Mises en garde et précautions). Dans le cadre d’une étude sur l’innocuité menée après l’approbation, la fréquence des embolies pulmonaires a été plus élevée chez les patients qui recevaient XELJANZ à 10 mg 2 f.p.j. (1,65 %) que chez les patients qui recevaient un inhibiteur du TNF (0,21 %) ou XELJANZ à 5 mg 2 f.p.j. (0,62 %).
Dans le groupe recevant XELJANZ à 5 mg 2 f.p.j., le taux de décès a été de 0,4 % (0,6 événement/100 années-patients) par rapport à 0,5 % (0,6 événement/100 années-patients) dans le groupe adalimumab et à 0,2 % (0,5 événement/100 années-patients) dans le groupe placebo. Dans le cadre d’une étude sur l’innocuité menée après l’approbation, le taux de mortalité de toutes causes a été plus élevé chez les patients qui recevaient XELJANZ à 10 mg 2 f.p.j. (2,7 %) que chez les patients qui recevaient un inhibiteur du TNF (1,2 %) ou XELJANZ à 5 mg 2 f.p.j. (1,8 %).
La proportion de patients ayant arrêté leur traitement en raison d’un effet indésirable, quel qu’il soit, au cours des 3 premiers mois des études à double insu, comparatives avec placebo, était de 7,8 % dans le groupe recevant 5 mg de XELJANZ 2 f.p.j. et de 3,7 % dans le groupe sous placebo. Dans l’étude de prolongation de longue durée, la proportion de patients ayant arrêté leur traitement en raison d’un effet indésirable, quel qu’il soit, était de 24,8 % (6,78 événements/100 années-patients) pour l’ensemble des patients, de 27,9 % (6,67 événements/100 années-patients) dans le groupe recevant 5 mg de XELJANZ 2 f.p.j. et de 23,8 % (6,83 événements/100 années-patients) dans le groupe recevant 10 mg de tofacitinib 2 f.p.j.
Au terme d’une étude non comparative sans insu de phase II/III de suivi de longue durée (période maximale de 114 mois) réalisée dans le cadre du programme d’études cliniques de phases II et III, 4040 sujets avaient reçu du tofacitinib (ce qui représente 16 113 années-patients d’exposition). Le protocole des études de l’innocuité à long terme autorisait la modification de la dose de XELJANZ si le tableau clinique l’exigeait. L’interprétation des données qui en sont issues est donc restreinte en ce qui concerne la dose. L’emploi du tofacitinib à raison de 10 mg 2 f.p.j. est déconseillé chez les patients atteints
de polyarthrite rhumatoïde. Dans l’ensemble, la marge d’innocuité de XELJANZ à 5 mg 2 f.p.j. lors de l’étude de prolongation de longue durée était comparable à celle qui avait été observée dans les études cliniques comparatives.
Le tableau 5 ci-après présente les manifestations indésirables (sans égard au lien de causalité) qui se sont produites chez ≥ 1 % des patients traités par XELJANZ au cours de la période à double insu et comparative avec placebo des études de phase III sur la polyarthrite rhumatoïde.
Tableau 5 : Sommaire des manifestations indésirables signalées chez ≥ 1 % des patients atteints de polyarthrite rhumatoïde traités par XELJANZ (toutes causes confondues) – dans l’ensemble des études de phase III (durée maximale de 3 mois)
Appareil ou système/manifestation indésirable | XELJANZ à 5 mg 2 f.p.j. N = 1216 (%) | Placebo N = 681 (%) | Adalimumab à 40 mg toutes les 2 sem. par voie s.-c. N = 204 (%) |
| Troubles sanguins et lymphatiques | |||
| Anémie | 15 (1,2) | 8 (1,2) | 0 |
| Troubles gastro-intestinaux | |||
| Diarrhée | 45 (3,7) | 16 (2,3) | 2 (1,0) |
| Nausées | 32 (2,6) | 18 (2,6) | 3 (1,5) |
| Dyspepsie | 19 (1,6) | 11 (1,6) | 3 (1,5) |
| Douleur épigastrique | 23 (1,9) | 5 (0,7) | 3 (1,5) |
| Vomissements | 21 (1,7) | 10 (1,5) | 0 |
| Constipation | 16 (1,3) | 6 (0,9) | 2 (1,0) |
| Gastrite | 12 (1,0) | 7 (1,0) | 0 |
| Gastro-entérite | 12 (1,0) | 5 (0,7) | 0 |
| Troubles généraux ou réaction au point d’administration | |||
| Œdème périphérique | 17 (1,4) | 16 (2,3) | 3 (1,5) |
| Pyrexie | 13 (1,1) | 5 (0,7) | 1 (0,5) |
| Infections et infestations | |||
| Infection des voies respiratoires supérieures | 53 (4,4) | 23 (3,4) | 7 (3,4) |
| Rhinopharyngite | 48 (3,9) | 19 (2,8) | 7 (3,4) |
| Infection des voies urinaires | 25 (2,1) | 12 (1,8) | 7 (3,4) |
| Bronchite | 14 (1,2) | 10 (1,5) | 4 (2,0) |
| Examens de laboratoire | |||
| Hausse du taux d’alanine aminotransférase | 14 (1,2) | 7 (1,0) | 1 (0,5) |
| Troubles du métabolisme et de la nutrition | |||
| Hypercholestérolémie | 12 (1,0) | 3 (0,4) | 1 (0,5) |
| Atteintes des tissus musculosquelettiques ou conjonctifs | |||
| Polyarthrite rhumatoïde | 17 (1,4) | 17 (2,5) | 1 (0,5) |
| Dorsalgie | 18 (1,5) | 5 (0,7) | 1 (0,5) |
| Arthralgie | 13 (1,1) | 16 (2,3) | 4 (2,0) |
| Troubles du système nerveux | |||
| Céphalées | 54 (4,4) | 15 (2,2) | 5 (2,5) |
| Étourdissements | 13 (1,1) | 8 (1,2) | 3 (1,5) |
Appareil ou système/manifestation indésirable | XELJANZ à 5 mg 2 f.p.j. N = 1216 (%) | Placebo N = 681 (%) | Adalimumab à 40 mg toutes les 2 sem. par voie s.-c. N = 204 (%) |
| Troubles vasculaires | |||
| Hypertension | 20 (1,6) | 7 (1,0) | 0 |
Fréquence globale des infections
Dans le cadre des cinq études comparatives, pendant la période d’exposition de 0 à 3 mois, la fréquence globale d’infections était de 20 % dans le groupe traité par XELJANZ à 5 mg 2 f.p.j. et de 18 % dans le groupe sous placebo.
Lors de l’étude de prolongation de longue durée, la fréquence globale des infections était de 67,7 % (39,63 événements/100 années-patients) chez l’ensemble des patients traités par XELJANZ, de 65,5 % (33,22 événements/100 années-patients) chez les sujets traités par la dose de 5 mg de tofacitinib 2 f.p.j. et de 68,4 % (42,24 événements/100 années-patients) chez les sujets traités par la dose de 10 mg de tofacitinib 2 f.p.j.
Des infections ont aussi été signalées au cours d’une étude sur l’innocuité menée après l’approbation chez des patients atteints de polyarthrite rhumatoïde qui avaient 50 ans ou plus et au moins un autre facteur de risque CV.
Les infections le plus souvent signalées étaient les infections des voies respiratoires supérieures, la rhinopharyngite, la bronchite, le zona et les infections des voies urinaires.
Infections graves
Dans le cadre des cinq études comparatives, pendant la période d’exposition de 0 à 3 mois, des infections graves ont été signalées chez 1 patient (0,6 événement/100 années-patients) qui avait reçu le placebo et chez 8 patients (2,8 événements/100 années-patients) qui avaient reçu XELJANZ à 5 mg 2 f.p.j.
Au cours de la période d’exposition de 0 à 12 mois, la fréquence globale d’infections graves était de 2,4 % (3,2 événements/100 années-patients) dans le groupe traité par XELJANZ à 5 mg 2 f.p.j.
Dans l’étude de prolongation de longue durée, les infections graves le plus fréquemment signalées chez les sujets traités par XELJANZ comprenaient la pneumonie, la cellulite, l’appendicite, la diverticulite, la gastro-entérite, l’infection des voies urinaires et le zona (voir 7 Mises en garde et précautions).
Des infections graves ont été signalées plus souvent chez les sujets qui recevaient XELJANZ que chez ceux traités par un inhibiteur du TNF ou par XELJANZ à 10 mg 2 f.p.j. dans le cadre d’une étude sur l’innocuité menée après l’approbation (étude RA-VI), comme l’illustre le tableau 6.
Tableau 6 : Infections graves signalées au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | |
| n (%) | 141 (9,69) | 169 (11,61) | 310 (10,65) | 119 (8,20) |
| Taux d’incidence (IC à 95 %) par 100 A-P | 2,86 (2,41, 3,37) | 3,64 (3,11, 4,23) | 3,24 (2,89, 3,62) | 2,44 (2,02, 2,92) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,17 (0,92, 1,50) | 1,48 (1,17, 1,87) | 1,32 (1,07, 1,63) | -- |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés
Tuberculose
Des cas de tuberculose ont été signalés au cours du traitement par XELJANZ.
Lors des cinq études comparatives de phase III, pendant la période d’exposition de 0 à 3 mois, aucun cas de tuberculose n’a été signalé chez les patients qui ont reçu XELJANZ à 5 mg 2 f.p.j. ou le placebo.
Au cours de la période d’exposition de 0 à 12 mois, aucun cas de tuberculose n’a été relevé chez les patients qui ont reçu XELJANZ à 5 mg 2 f.p.j.
Dans l’étude de prolongation de longue durée, des cas de tuberculose confirmés par des évaluateurs ont été signalés chez 0,6 % des patients (0,15 événement/100 années-patients) traités par XELJANZ, chez 0,4 % des patients (0,10 événement/100 années-patients) traités par la dose de 5 mg de tofacitinib 2 f.p.j. et chez 0,6 % des patients (0,17 événement/100 années-patients) traités par la dose de 10 mg de tofacitinib 2 f.p.j.
Des cas de tuberculose disséminée ont été signalés. La période médiane d’exposition à XELJANZ avant le diagnostic de tuberculose a été de 10 mois (min. et max. : 152 et 960 jours) (voir 7 Mises en garde et précautions).
Infections opportunistes (excluant la tuberculose)
Dans le cadre des cinq études comparatives de phase III, pendant la période d’exposition de 0 à 3 mois, aucun patient qui recevait le placebo n’a contracté d’infections opportunistes, alors que 2 patients (0,2 %) (0,7 événement/100 années-patients) du groupe traité par XELJANZ à 5 mg 2 f.p.j. en ont manifesté.
Au cours de la période d’exposition de 0 à 12 mois, des infections opportunistes ont été signalées chez 3 patients (0,3 %) (0,3 événement/100 années-patients) du groupe traité par XELJANZ à 5 mg 2 f.p.j.
La période médiane d’exposition à XELJANZ avant le diagnostic d’une infection opportuniste a été de 8 mois (min. et max. : 41 et 698 jours).
Une fréquence similaire d’infections opportunistes a été observée dans l’étude de prolongation de longue durée, où la durée du traitement par XELJANZ pouvait aller jusqu’à 114 mois.
Cancers (à l’exclusion du cancer de la peau non mélanique)
Dans le cadre des cinq études comparatives de phase III, pendant la période d’exposition de 0 à 3 mois, des cas de cancer (à l’exclusion du cancer de la peau non mélanique) ont été signalés chez 2 patients (0,2 %) (0,7 événement/100 années-patients) traités par XELJANZ à 5 mg 2 f.p.j., mais chez aucun des patients ayant reçu le placebo.
Au cours de la période d’exposition de 0 à 12 mois, des cas de cancer (à l’exclusion du cancer de la peau non mélanique) ont été signalés chez 5 patients (0,4 %) (0,6 événement/100 années-patients) traités par XELJANZ à 5 mg 2 f.p.j.
Dans l’étude de prolongation de longue durée, la fréquence globale de cancers (à l’exclusion du cancer de la peau non mélanique) était de 3,1 % (0,83 événement/100 années-patients) chez l’ensemble des patients traités par XELJANZ, de 3,4 % (0,8 événement/100 années-patients) chez les patients traités par la dose de 5 mg de tofacitinib 2 f.p.j. et de 3 % (0,84 événement/100 années-patients) chez les patients traités par la dose de 10 mg de XELJANZ 2 f.p.j.
Les types de cancer les plus fréquents (à l’exclusion du cancer de la peau non mélanique), incluant les cancers observés au cours de l’étude de prolongation de longue durée, étaient les cancers du poumon et du sein, le cancer gastrique, le cancer colorectal, le cancer des cellules rénales, le cancer de la prostate, les lymphomes et les mélanomes malins (voir 7 Mises en garde et précautions).
Dans le cadre d’une étude sur l’innocuité menée après l’approbation (étude RA-VI), les cas de cancers (à l’exclusion du cancer de la peau non mélanique) ont été observés plus fréquemment chez les patients traités par XELJANZ que chez les patients qui recevaient un inhibiteur du TNF (tableau 7). La fréquence des cancers du poumon était plus élevée chez les patients traités par XELJANZ à 10 mg 2 f.p.j. que chez ceux qui recevaient XELJANZ à 5 mg 2 f.p.j. Un cancer thyroïdien a été signalé chez 5 sujets du groupe XELJANZ à 5 mg 2 f.p.j., 2 sujets du groupe XELJANZ à 10 mg 2 f.p.j., mais chez aucun sujet du groupe inhibiteur du TNF.
Tableau 7 : Cas de cancer (à l’exclusion du cancer de la peau non mélanique), de lymphome et de cancer du poumon signalés au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | |
| Cancers, à l’exclusion du cancer de la peau non mélanique | ||||
| n (%) | 62 (4,26) | 60 (4,12) | 122 (4,19) | 42 (2,89) |
| TI (IC à 95 %) par 100 A-P | 1,13 (0,87, 1,45) | 1,13 (0,86, 1,45) | 1,13 (0,94, 1,35) | 0,77 (0,55, 1,04) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,47 (1,00, 2,18) | 1,48 (1,00, 2,19) | 1,48 (1,04, 2,09)ǂ | -- |
| Lymphome | ||||
| n (%) | 4 (0,27) | 6 (0,41) | 10 (0,34) | 1 (0,07) |
| TI (IC à 95 %) par 100 A-P | 0,07 (0,02, 0,18) | 0,11 (0,04, 0,24) | 0,09 (0,04, 0,17) | 0,02 (0,00, 0,10) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 3,99 (0,45, 35,70) | 6,24 (0,75, 51,86) | 5,09 (0,65, 39,78) | -- |
| Cancer du poumon | ||||
| n (%) | 13 (0,89) | 17 (1,17) | 30 (1,03) | 7 (0,48) |
| TI (IC à 95 %) par 100 A-P | 0,23 (0,12, 0,40) | 0,32 (0,18, 0,51) | 0,28 (0,19, 0,39) | 0,13 (0,05, 0,26) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,84 (0,74, 4,62) | 2,50 (1,04, 6,02) | 2,17 (0,95, 4,93) | -- |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
ǂ Le critère de non-infériorité n’a pas été rempli dans le cadre de la comparaison principale des doses combinées de tofacitinib et de l’iTNF, car la limite supérieure de l’IC à 95 % dépassait le critère de non-infériorité prédéfini de 1,8.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
Cancer de la peau non mélanique
Le cancer de la peau non mélanique est un effet indésirable lié à la dose dont le risque est plus élevé chez les patients recevant XELJANZ à 10 mg 2 f.p.j. que chez ceux recevant 5 mg 2 f.p.j.
Dans le cadre des cinq études comparatives de phase III, pendant la période d’exposition de 0 à 3 mois, des cas de cancer de la peau non mélanique ont été signalés chez 1 patient (0,2 %) (0,6 événement/100 années-patients) ayant reçu le placebo et chez 2 patients (0,2 %) (0,7 événement/100 années-patients) traités par XELJANZ à 5 mg 2 f.p.j.
Au cours de la période d’exposition de 0 à 12 mois, des cas de cancer de la peau non mélanique ont été signalés chez 3 patients (0,3 %) (0,3 événement/100 années-patients) traités par XELJANZ à 5 mg 2 f.p.j.
Dans l’étude de prolongation de longue durée, la fréquence globale de cancer de la peau non mélanique était de 2,6 % (0,71 événement/100 années-patients) chez l’ensemble des patients traités par XELJANZ, de 2,5 % (0,6 événement/100 années-patients) chez les patients traités par la dose de 5 mg de tofacitinib 2 f.p.j. et de 2,6 % (0,75 événement/100 années-patients) chez les patients traités par la dose de 10 mg de tofacitinib 2 f.p.j.
Dans le cadre d’une étude sur l’innocuité menée après l’approbation (étude RA-VI), une fréquence accrue des cancers de la peau non mélaniques, y compris les carcinomes épidermoïdes cutanés, a été observée chez les patients traités par XELJANZ, comparativement aux patients qui recevaient un inhibiteur du TNF (tableau 8).
Tableau 8 : Cas de cancer de la peau non mélanique signalés au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | |
| Cancer de la peau non mélanique | ||||
| n (%) | 31 (2,13) | 33 (2,27) | 64 (2,20) | 16 (1,10) |
| TI (IC à 95 %) par 100 A-P | 0,61 (0,41, 0,86) | 0,69 (0,47, 0,96) | 0,64 (0,50, 0,82) | 0,32 (0,18, 0,52) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,90 (1,04, 3,47) | 2,16 (1,19, 3,92) | 2,02 (1,17, 3,50) | -- |
| Carcinome basocellulaire | ||||
| n (%) | 19 (1,31) | 16 (1,10) | 35 (1,20) | 13 (0,90) |
| TI (IC à 95 %) par 100 A-P | 0,37 (0,22, 0,58) | 0,33 (0,19, 0,54) | 0,35 (0,24, 0,49) | 0,26 (0,14, 0,44) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,43 (0,71, 2,90) | 1,28 (0,61, 2,66) | 1,36 (0,72, 2,56) | -- |
| Carcinome épidermoïde cutané | ||||
| n (%) | 15 (1,03) | 22 (1,51) | 37 (1,27) | 8 (0,55) |
| TI (IC à 95 %) par 100 A-P | 0,29 (0,16, 0,48) | 0,45 (0,29, 0,69) | 0,37 (0,26, 0,51) | 0,16 (0,07, 0,31) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,82 (0,77, 4,30) | 2,86 (1,27, 6,43) | 2,32 (1,08, 4,99) | -- |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
Mortalité
Dans une étude sur l’innocuité menée après l’approbation (étude RA-VI), la mortalité de toutes causes était plus élevée chez les patients traités par XELJANZ (n = 65/2911; 2,2 %), comparativement aux patients qui recevaient un inhibiteur du TNF (n = 17/1451; 1,2 %). Les données de l’étude sont présentées au tableau 9.
Tableau 9 : Mortalité observée durant l’étude RA-VI
| Paramètre | Tofacitinib à 5 mg 2 f.p.j. N = 1455 | Tofacitinib à 10 mg 2 f.p.j.* N = 1456 | Tofacitinib Toutes les doses N = 2911 | iTNF N = 1451 |
| Décès – Total | ||||
| n (%) | 26 (1,79) | 39 (2,68) | 65 (2,23) | 17 (1,17) |
| TI (IC à 95 %) par 100 A-P | 0,50 (0,33, 0,74) | 0,80 (0,57, 1,09) | 0,65 (0,50, 0,82) | 0,34 (0,20, 0,54) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,49 (0,81, 2,74) | 2,37 (1,34, 4,18) | 1,91 (1,12, 3,27) | |
| Décès – Infections | ||||
| n (%) | 4 (0,27) | 9 (0,62) | 13 (0,45) | 3 (0,21) |
| TI (IC à 95 %) par 100 A-P | 0,08 (0,02, 0,20) | 0,18 (0,08, 0,35) | 0,13 (0,0, 0,22) | 0,06 (0,01, 0,17) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,30 (0,29, 5,79) | 3,10 (0,84, 11,45) | 2,17 (0,62, 7,62) | |
| Décès – Manifestations cardiovasculaires | ||||
| n (%) | 13 (0,89) | 20 (1,37) | 33 (1,13) | 10 (0,69) |
| TI (IC à 95 %) par 100 A-P | 0,25 (0,13, 0,43) | 0,41 (0,25, 0,63) | 0,33 (0,23, 0,46) | 0,20 (0,10, 0,36) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,26 (0,55, 2,88) | 2,05 (0,96, 4,39) | 1,65 (0,81, 3,34) | |
| Décès – Cancers | ||||
| n (%) | 5 (0,34) | 0 | 5 (0,17) | 1 (0,07) |
| TI (IC à 95 %) par 100 A-P | 0,10 (0,03, 0,23) | 0,00 (0,00, 0,08) | 0,05 (0,02, 0,12) | 0,02 (0,00, 0,11) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 4,88 (0,57, 41,74) | 0 (0,00, infini) | 2,53 (0,30, 21,64) | |
| Décès – Autres causes | ||||
| n (%) | 4 (0,27) | 10 (0,69) | 14 (0,48) | 3 (0,21) |
| TI (IC à 95 %) par 100 A-P | 0,08 (0,02, 0,20) | 0,21 (0,10, 0,38) | 0,14 (0,08, 0,23) | 0,06 (0,01, 0,17) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,30 (0,29, 5,81) | 3,45 (0,95, 12,54) | 2,34 (0,67, 8,16) | |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
Thromboembolie
La thromboembolie veineuse, y compris l’embolie pulmonaire, a été observée plus fréquemment dans une étude sur l’innocuité menée après l’approbation (étude RA-VI), comme l’illustre le tableau 10. L’embolie pulmonaire a été signalée plus souvent avec XELJANZ à 10 mg 2 f.p.j. qu’avec XELJANZ à 5 mg 2 f.p.j. Des cas de thrombose veineuse profonde et de thromboembolie artérielle ont également été signalés au cours de l’étude.
Tableau 10 : Cas de thromboembolie signalés comme effets indésirables au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | ||
| Thromboembolie veineuse** | |||||
| n (%) | 17 (1,17) | 34 (2,34) | 51 (1,75) | 10 (0,69) | |
| TI (IC à 95 %) par 100 A-P | 0,33 (0,19, 0,53) | 0,70 (0,49, 0,99) | 0,51 (0,38, 0,67) | 0,20 (0,10, 0,37) | |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,66 (0,76, 3,63) | 3,52 (1,74, 7,12) | 2,56 (1,30, 5,05) | -- | |
| Embolie pulmonaire | |||||
| n (%) | 9 (0,62) | 24 (1,65) | 33 (1,13) | 3 (0,21) | |
| TI (IC à 95 %) par 100 A-P | 0,17 (0,08, 0,33) | 0,50 (0,32, 0,74) | 0,33 (0,23, 0,46) | 0,06 (0,01, 0,17) | |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 2,93 (0,79, 10,83) | 8,26 (2,49, 27,43) | 5,53 (1,70, 18,02) | -- | |
| Thrombose veineuse profonde | |||||
| n (%) | 11 (0,76) | 15 (1,03) | 26 (0,89) | 7 (0,48) | |
| TI (IC à 95 %) par 100 A-P | 0,21 (0,11, 0,38) | 0,31 (0,17, 0,51) | 0,26 (0,17, 0,38) | 0,14 (0,06, 0,29) | |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,54 (0,60, 3,97) | 2,21 (0,90, 5,43) | 1,87 (0,81, 4,30) | -- | |
| Thromboembolie artérielle | |||||
| n (%) | 47 (3,23) | 45 (3,09) | 92 (3,16) | 41 (2,83) | |
| TI (IC à 95 %) par 100 A-P | 0,92 (0,68, 1,22) | 0,94 (0,68, 1,25) | 0,93 (0,75, 1,14) | 0,82 (0,59, 1,12) | |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,12 (0,74, 1,70) | 1,14 (0,75, 1,74) | 1,13 (0,78, 1,63) | -- | |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
** Thromboembolie veineuse (p. ex. embolie pulmonaire, thrombose veineuse profonde, thrombose veineuse rétinienne, thrombose des sinus veineux cérébraux)
Manifestations cardiovasculaires graves, y compris infarctus du myocarde
Dans une étude sur l’innocuité menée après l’approbation (étude RA-VI), le risque de manifestations cardiovasculaires graves, y compris d’infarctus du myocarde non mortel, a été plus élevé chez les patients traités par XELJANZ que chez les patients qui recevaient un inhibiteur du TNF (tableau 11). Dans les groupes XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j., XELJANZ à toutes les doses et inhibiteurs du TNF, un infarctus du myocarde est survenu respectivement chez 19, 19, 38 et 11 patients au total. Sur ce total, l’infarctus du myocarde a été mortel chez 0, 3, 3 et 3 patients, respectivement, et a été non mortel chez 19, 16, 35 et 8 patients, respectivement.
Tableau 11 : Manifestations cardiovasculaires majeures (y compris un infarctus du myocarde)
signalées au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | |
| Manifestations cardiovasculaires gravesα | ||||
| n (%) | 47 (3,23) | 51 (3,50) | 98 (3,37) | 37 (2,55) |
| TI (IC à 95 %) par 100 A-P | 0,91 (0,67, 1,21) | 1,05 (0,78, 1,38) | 0,98 (0,79, 1,19) | 0,73 (0,52, 1,01) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 1,24 (0,81, 1,91) | 1,43 (0,94, 2,18) | 1,33 (0,91, 1,94)ǂ | -- |
| Infarctus du myocarde non mortel | ||||
| n (%) | 19 (1,31) | 16 (1,10) | 35 (1,20) | 8 (0,55) |
| TI (IC à 95 %) par 100 A-P | 0,37 (0,22, 0,57) | 0,33 (0,19, 0,53) | 0,35 (0,24, 0,48) | 0,16 (0,07, 0,31) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 2,32 (1,02, 5,30) | 2,08 (0,89, 4,86) | 2,20 (1,02, 4,75) | -- |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
ǂ Le critère de non-infériorité n’a pas été rempli dans le cadre de la comparaison principale des doses combinées de tofacitinib et de l’iTNF, car la limite supérieure de l’IC à 95 % dépassait le critère de non-infériorité prédéfini de 1,8.
α Une manifestation cardiovasculaire grave comprend un infarctus du myocarde non mortel, un accident vasculaire cérébral non mortel et le décès d’origine cardiovasculaire, à l’exception d’une embolie pulmonaire.
Abréviations : A-P : années-patients; f.p.j. : fois par jour; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
Perforations du tube digestif
Dans une étude sur l’innocuité menée après l’approbation (étude RA-VI), des perforations du tube digestif ont été observées chez les sujets traités par XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j. et les inhibiteurs du TNF (tableau 12).
Tableau 12 : Perforations du tube digestif signalées au cours de l’étude RA-VI
| XELJANZ 5 mg 2 f.p.j. N = 1455 | XELJANZ 10 mg 2 f.p.j.* N = 1456 | XELJANZ Toutes les doses N = 2911 | iTNF N = 1451 | |
| n (%) | 9 (0,62) | 5 (0,34) | 14 (0,48) | 4 (0,28) |
| TI (IC à 95 %) par 100 A-P | 0,17 (0,08, 0,33) | 0,10 (0,03, 0,24) | 0,14 (0,08, 0,23) | 0,08 (0,02, 0,20) |
| RRI, XELJANZ vs iTNF (IC à 95 %) | 2,20 (0,68, 7,15) | 1,29 (0,35, 4,80) | 1,76 (0,58, 5,34) | -- |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : A-P : années-patients; IC : intervalle de confiance; iTNF : inhibiteur du facteur de nécrose tumorale; RRI : rapport des risques instantanés; TI : taux d’incidence
Fractures
Lors d’une étude menée après l’approbation du produit (étude RA-VI), le taux d’incidence (IC à 95 %) de fractures était de 2,79 (IC à 95 % : 2,34, 3,30) avec XELJANZ à 5 mg 2 f.p.j. et de 2,87 (IC à 95 % : 2,40, 3,40) avec XELJANZ à 10 mg 2 f.p.j., comparativement à 2,27 (IC à 95 % : 1,87, 2,74) avec les inhibiteurs du TNF.
Arthrite psoriasique
En tout, 783 patients ont été traités par diverses doses de XELJANZ au cours d’études cliniques sur l’arthrite psoriasique, d’où une exposition correspondant à 1238 années-patients. De ce nombre, 635 ont été exposés à XELJANZ pendant au moins 1 an. Les effets indésirables graves les plus fréquents étaient les infections graves. Dans le cadre d’études cliniques comparatives avec placebo, les effets indésirables signalés le plus souvent (≥ 2 %) chez les patients traités par XELJANZ à 5 mg 2 f.p.j. au cours des 3 premiers mois étaient la bronchite, la diarrhée, la dyspepsie, les céphalées, la rhinopharyngite et les nausées.
La proportion de patients ayant arrêté le traitement en raison d’un effet indésirable, quel qu’il soit, au cours des 3 premiers mois des études à double insu comparatives avec placebo était de 3,2 % dans le groupe XELJANZ et de 2,5 % dans le groupe placebo.
Dans l’ensemble, la marge d’innocuité observée chez les patients atteints d’arthrite psoriasique évolutive qui ont reçu XELJANZ concordait avec celle observée chez les patients atteints de polyarthrite rhumatoïde qui ont été traités par XELJANZ. Les taux d’incidence et la nature des effets indésirables du médicament, des infections (tous types confondus), des infections graves et des infections opportunistes observés dans les deux études cliniques comparatives de phase III sur l’arthrite psoriasique étaient globalement comparables à ceux qui ont été signalés dans les études cliniques de phase III sur la polyarthrite rhumatoïde. Les taux d’incidence de la tuberculose, des cancers (à l’exclusion du cancer de la peau non mélanique) et du cancer de la peau non mélanique survenus dans les deux études cliniques comparatives de phase III sur l’arthrite psoriasique étaient aussi globalement comparables à ceux qui ont été signalés dans les études cliniques de phase III sur la polyarthrite rhumatoïde.
Spondylarthrite ankylosante
Dans la population de l’analyse de l’innocuité des études de phases II et III combinées, un total de 420 patients ont reçu la dose de XELJANZ spécifiée dans le protocole de l’étude, ce qui représente 233 années-patients d’exposition. Parmi ces patients, 108 ont reçu XELJANZ à 5 mg 2 f.p.j. pendant 12 mois ou plus. La prise concomitante de doses stables d’ARMM classique, d’AINS ou de corticostéroïdes (≤ 10 mg/jour) était autorisée. La population de l’étude traitée par XELJANZ incluait 13 patients (3,1 %) âgés de 65 ans ou plus et 18 patients (4,3 %) atteints de diabète au début de l’étude.
La marge d’innocuité observée chez les patients atteints de spondylarthrite ankylosante qui ont reçu XELJANZ concordait avec celle observée chez les patients atteints de polyarthrite rhumatoïde ou d’arthrite psoriasique. Les taux d’incidence et la nature des effets indésirables du médicament, des infections (tous types confondus) et des infections graves observés dans l’étude clinique comparative de phase III sur la spondylarthrite ankylosante étaient comparables à ceux qui ont été signalés dans les études cliniques de phase III sur la polyarthrite rhumatoïde. Pendant la période de comparaison contre placebo de 16 semaines de l’étude AS-I, la fréquence des augmentations des taux de transaminases était de 4,3 % chez les patients recevant XELJANZ à 5 mg et de 1,07 % chez ceux qui recevaient le placebo.
Arthrite juvénile idiopathique (AJI) évolutive
Les effectifs pris en compte pour l’analyse de l’innocuité regroupent ceux de plusieurs études cliniques (de phase II, de phase III et de prolongation de longue durée); ils se composaient de 251 patients atteints d’AJI âgés de 2 à 17 ans qui ont reçu XELJANZ à 5 mg 2 f.p.j. ou une dose équivalente en fonction du poids. L’exposition totale des patients (soit le nombre de patients ayant reçu au moins 1 dose de XELJANZ) s’est établie à 351 années-patients. La nature des effets indésirables observés était globalement comparable dans le cadre du programme clinique sur l’AJI et dans les études cliniques de phase III sur la polyarthrite rhumatoïde.
Au cours de la phase à double insu de l’étude déterminante de phase III JIA-I, les infections ont été l’effet indésirable le plus fréquent, touchant 44,3 % des patients sous tofacitinib contre 30,6 % des témoins sous placebo. Les infections ont été pour la plupart légères ou modérées.
Dans l’ensemble des données groupées prises en compte pour l’évaluation de l’innocuité, 9 infections graves ont été signalées (3,6 %) pendant le traitement par le tofacitinib : pneumonie, empyème péridural (avec sinusite et abcès sous-périosté), kyste pilonidal, abcès sur un membre, grippe, pyélonéphrite aiguë, infection des voies urinaires, appendicite et zona.
On a signalé 2 autres cas de zona : l’un était léger et l’autre était modéré.
Deux participants ont présenté des élévations du taux d’ALAT ≥ 3 fois la LSN lors de deux visites consécutives.
Colite ulcéreuse
Le tableau 13 ci-après présente les manifestations indésirables signalées chez ≥ 1 % des patients traités par XELJANZ dans les études de phases II et III sur le traitement d’induction de la colite ulcéreuse.
Tableau 13 : Sommaire des manifestations indésirables (pour lesquelles il existe un lien de causalité)
signalées chez ≥ 1 % des patients traités par XELJANZ dans les études de phases II et III sur le traitement d’induction de la colite ulcéreuse (jusqu’à 8 semaines)
| Appareil ou système±/ manifestation indésirable | XELJANZ à 10 mg 2 f.p.j. N = 938 (%) | Placebo N = 282 (%) |
| Patients présentant au moins une manifestation indésirable | 494 (52,7) | 130 (46,1) |
| Troubles sanguins et lymphatiques | 26 (2,8) | 10 (3,5) |
| Anémie | 22 (2,3) | 9 (3,2) |
| Troubles gastro-intestinaux 82 (8,7) 26 (9,2) | ||
| Nausées | 28 (3,0) | 11 (3,9) |
| Douleur abdominale | 25 (2,7) | 11 (3,9) |
| Vomissements | 9 (1,0) | 3 (1,1) |
| Dyspepsie | 12 (1,3) | 1 (0,4) |
| Effets généraux ou réaction au point d’administration 48 (5,1) 13 (4,6) | ||
| Fatigue | 17 (1,8) | 5 (1,8) |
| Pyrexie | 24 (2,6) | 4 (1,4) |
| Infections et infestations 111 (11,8) 24 (8,5) | ||
| Appareil ou système±/ manifestation indésirable | XELJANZ à 10 mg 2 f.p.j. N = 938 (%) | Placebo N = 282 (%) |
| Rhinopharyngite | 56 (6,0) | 14 (5,0) |
| Grippe | 9 (1,0) | 3 (1,1) |
| Infection des voies urinaires | 11 (1,2) | 1 (0,4) |
| Pharyngite | 10 (1,1) | 1 (0,4) |
| Examens de laboratoire | 65 (6,9) | 4 (1,4) |
| Hausse du taux sanguin de créatine kinase | 25 (2,7) | 3 (1,1) |
| Hausse des taux de cholestérol* | 31 (3,3) | 0 |
| Atteintes des tissus musculosquelettiques ou conjonctifs 33 (3,5) 12 (4,3) | ||
| Arthralgie | 27 (2,9) | 12 (4,3) |
| Troubles du système nerveux 77 (8,2) 20 (7,1) | ||
| Céphalées | 73 (7,8) | 19 (6,7) |
| Troubles respiratoires 14 (1,5) 8 (2,8) | ||
| Toux | 13 (1,4) | 7 (2,5) |
| Troubles cutanés et sous-cutanés 18 (1,9) 9 (3,2) | ||
| Éruptions cutanées | 12 (1,3) | 2 (0,7) |
| Troubles vasculaires 9 (1,0) 1 (0,4) | ||
| Hypertension | 9 (1,0) | 1 (0,4) |
* Comprend : hypercholestérolémie, hyperlipidémie, hausse du taux de cholestérol, dyslipidémie, hausse du taux de triglycérides, hausse du taux de lipoprotéines de basse densité, taux anormal de lipoprotéines de basse densité et hausse du taux de lipides.
± Le nombre total de patients ayant présenté une manifestation indésirable et le nombre total de patients ayant présenté une manifestation indésirable pour chaque appareil ou système comprennent toutes les manifestations indésirables liées au médicament (celles qui ont été signalées chez ≥ 1 % des patients traités par XELJANZ et celles qui ont été signalées chez < 1 % des patients traités par XELJANZ); le nombre total comprend également certains patients pour lesquels on a signalé plus d’une manifestation indésirable liée au médicament (ce qui gonfle le pourcentage).
Tableau 14 : Sommaire des manifestations indésirables (pour lesquelles il existe un lien de causalité)
signalées chez ≥ 1 % des patients traités par XELJANZ dans l’étude de phase III sur le traitement d’entretien de la colite ulcéreuse (jusqu’à 12 mois)
| Appareil ou système±/ manifestation indésirable | XELJANZ à 5 mg 2 f.p.j. N = 198 (%) | XELJANZ à 10 mg 2 f.p.j. N = 196 (%) | Placebo N = 198 (%) |
| Patients présentant au moins une manifestation indésirable | 166 (83,8) | 207 (100) | 153 (77,3) |
| Troubles sanguins et lymphatiques | 9 (4,5) | 5 (2,6) | 3 (1,5) |
| Anémie | 8 (4,0) | 4 (2,0) | 3 (1,5) |
| Troubles gastro-intestinaux 16 (8,1) 32 (16,3) 26 (13,1) | |||
| Diarrhée | 3 (1,5) | 9 (4,6) | 5 (2,5) |
| Nausées | 1 (0,5) | 8 (4,1) | 5 (2,5) |
| Douleur abdominale | 5 (2,5) | 7 (3,6) | 11 (5,6) |
| Vomissements | 3 (1,5) | 6 (3,1) | 2 (1,0) |
| Dyspepsie | 4 (2,0) | 1 (0,5) | 2 (1,0) |
| Appareil ou système±/ manifestation indésirable | XELJANZ à 5 mg 2 f.p.j. N = 198 (%) | XELJANZ à 10 mg 2 f.p.j. N = 196 (%) | Placebo N = 198 (%) |
Effets généraux ou réaction au point d’administration 12 (6,1) 11 (5,6) 17 (8,6) | |||
| Fatigue | 8 (4,0) | 4 (2,0) | 11 (5,6) |
| Pyrexie | 3 (1,5) | 6 (3,1) | 5 (2,5) |
| Infections et infestations 51 (25,8) 65 (33,2) 37 (18,7) | |||
| Rhinopharyngite | 19 (9,6) | 27 (13,8) | 11 (5,6) |
| Zona | 3 (1,5) | 10 (5,1) | 1 (0,5) |
| Grippe | 4 (2,0) | 7 (3,6) | 7 (3,5) |
| Infection des voies urinaires | 5 (2,5) | 6 (3,1) | 4 (2,0) |
| Bronchite | 5 (2,5) | 6 (3,1) | 3 (1,5) |
| Sinusite | 6 (3,0) | 2 (1,0) | 2 (1,0) |
| Pharyngite | 6 (3,0) | 1 (0,5) | 3 (1,5) |
| Gastro-entérite virale | 0 | 3 (1,5) | 2 (1,0) |
| Infection virale | 2 (1,0) | 1 (0,5) | 1 (0,5) |
Lésion, intoxication et complications liées à une intervention 2 (1,0) 2 (1,0) 0 | |||
| Entorse | 1 (0,5) | 2 (1,0) | 0 |
| Examens de laboratoire 19 (9,6) 38 (19,4) 7 (3,5) | |||
| Hausse des taux de cholestérol* | 9 (4,5) | 18 (9,2) | 3 (1,5) |
| Hausse du taux sanguin de créatine kinase | 6 (3,0) | 13 (6,6) | 4 (2,0) |
| Gain pondéral | 3 (1,5) | 4 (2,0) | 0 |
| Hausse du taux de gamma-glutamyl-transférase | 1 (0,5) | 3 (1,5) | 0 |
Atteintes des tissus musculosquelettiques ou conjonctifs 19 (9,6) 19 (9,7) 25 (12,6) | |||
| Arthralgie | 17 (8,6) | 17 (8,7) | 19 (9,6) |
| Douleur musculosquelettique | 1 (0,5) | 2 (1,0) | 5 (2,5) |
Néoplasmes bénins, malins ou non précisés (y compris kystes et polypes) 0 2 (1,0) 1 (0,5) | |||
| Cancer de la peau non mélanique | 0 | 2 (1,0) | 1 (0,5) |
| Troubles du système nerveux 18 (9,1) 7 (3,6) 12 (6,1) | |||
| Céphalées | 17 (8,6) | 6 (3,1) | 12 (6,1) |
| Troubles psychiatriques 3 (1,5) 1 (0,5) 1 (0,5) | |||
| Insomnie | 3 (1,5) | 1 (0,5) | 1 (0,5) |
| Troubles respiratoires 6 (3,0) 8 (4,1) 6 (3,0) | |||
| Toux | 6 (3,0) | 5 (2,6) | 5 (2,5) |
| Dyspnée | 0 | 2 (1,0) | 1 (0,5) |
| Troubles cutanés et sous-cutanés 7 (3,5) 12 (6,1) 17 (8,6) | |||
| Éruptions cutanées | 6 (3,0) | 11 (5,6) | 8 (4,0) |
| Troubles vasculaires 4 (2,0) 4 (2,0) 1 (0,5) | |||
| Hypertension | 4 (2,0) | 4 (2,0) | 1 (0,5) |
* Comprend : hypercholestérolémie, hyperlipidémie, hausse du taux de cholestérol, dyslipidémie, hausse du taux de triglycérides, hausse du taux de lipoprotéines de basse densité, taux anormal de lipoprotéines de basse densité et hausse du taux de lipides.
± Le nombre total de patients ayant présenté une manifestation indésirable et le nombre total de patients ayant présenté une manifestation indésirable pour chaque appareil ou système comprennent toutes les manifestations indésirables liées au médicament (celles qui ont été signalées chez ≥ 1 % des patients traités par XELJANZ et celles qui ont été signalées chez < 1 % des patients traités par XELJANZ); le nombre total comprend également certains patients pour lesquels on a signalé plus d’une manifestation indésirable liée au médicament (ce qui gonfle le pourcentage).
Fréquence globale des infections
Dans les études de phases II et III à répartition aléatoire d’une durée de 8 semaines sur le traitement d’induction, la proportion de patients présentant une infection a été de 21,1 % (198 patients) dans le groupe XELJANZ à 10 mg 2 f.p.j. par comparaison à 15,2 % (43 patients) dans le groupe placebo. Dans l’étude de phase III à répartition aléatoire d’une durée de 52 semaines sur le traitement d’entretien, la proportion de patients présentant une infection a été de 35,9 % (71 patients) dans le groupe XELJANZ à 5 mg 2 f.p.j. et de 39,8 % (78 patients) dans le groupe XELJANZ à 10 mg 2 f.p.j. par comparaison à 24,2 % (48 patients) dans le groupe placebo.
Dans l’étude sur le traitement d’entretien, les résultats portaient à croire que le risque d’infection opportuniste était possiblement lié à la dose : XELJANZ à 10 mg 2 f.p.j. (2,0 %), XELJANZ à 5 mg 2 f.p.j. (1,0 %) et placebo (0,5 %). Toutes les infections opportunistes étaient des cas de zona. Le zona a été signalé plus fréquemment avec XELJANZ à 10 mg 2 f.p.j. (5,1 %) qu’avec XELJANZ à 5 mg 2 f.p.j. (1,5 %) ou le placebo (0,5 %), ce qui indique que le risque de zona est lié à la dose.
Dans l’ensemble des études sur le traitement par XELJANZ, l’infection signalée le plus fréquemment a été la rhinopharyngite, survenue chez 18,2 % (211) des patients.
Infections graves
Les taux d’incidence et les types d’infections graves dans les essais cliniques sur la colite ulcéreuse ont été généralement similaires à ceux ayant été signalés dans les essais cliniques de phase III sur la polyarthrite rhumatoïde avec XELJANZ.
Le taux d’infections graves chez les patients traités par XELJANZ à 10 mg 2 f.p.j. a été plus élevé que celui des patients traités par la dose de 5 mg 2 f.p.j.
Infections opportunistes (excluant la tuberculose)
Dans l’étude sur le traitement d’entretien, le zona a été signalé plus fréquemment avec XELJANZ à 10 mg 2 f.p.j. (5,1 %) qu’avec XELJANZ à 5 mg 2 f.p.j. (1,5 %) ou le placebo (0,5 %), ce qui indique que le risque de zona est lié à la dose.
Des cas de zona opportuniste (y compris des cas graves, tels que des cas disséminés, méningo-encéphaliques et ophtalmologiques) ont également été signalés chez des patients traités par XELJANZ à 10 mg 2 f.p.j.
Cancer (à l’exclusion du cancer de la peau non mélanique)
Dans les études cliniques comparatives (jusqu’à 52 semaines de traitement), aucun cancer (à l’exclusion du cancer de la peau non mélanique) n’a été signalé avec XELJANZ.
Dans l’étude de prolongation de longue durée sans insu, des cancers (à l’exclusion du cancer de la peau non mélanique) ont été observés chez des patients traités par XELJANZ à 10 mg 2 f.p.j., y compris des tumeurs solides et des lymphomes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Polyarthrite rhumatoïde, arthrite psoriasique, spondylarthrite ankylosante, arthrite juvénile idiopathique évolutive
Troubles sanguins et lymphatiques : leucopénie, lymphopénie, neutropénie
Troubles cardiovasculaires : insuffisance cardiaque et infarctus du myocarde
Troubles gastro-intestinaux : douleur abdominale, appendicite, perforation du tube digestif
Effets généraux ou réaction au point d’administration : grippe
Troubles hépatobiliaires : stéatose hépatique
Infections et infestations : infection mycobactérienne atypique, arthrite bactérienne, bactériémie, cellulite, infection à cytomégalovirus, tuberculose disséminée, diverticulite, encéphalite, gastro-entérite virale, herpès simplex, zona, méningite cryptococcique, infection due au complexe Mycobacterium avium, fasciite nécrosante, pneumonie bactérienne, pneumonie pneumococcique, pneumonie à Pneumocystis jiroveci, pyélonéphrite, septicémie, bactériémie staphylococcique, tuberculose, tuberculose du système nerveux central, invasion infectieuse à partir des voies urinaires, infection virale
Lésion, intoxication et complications liées à une intervention : claquage musculaire, chute
Examens de laboratoire : hausse du taux de cholestérol sanguin, hausse des taux sanguins de créatine, hausse du taux sanguin de créatine kinase, hausse des taux de gamma glutamyltransférase, hausse des taux d’enzymes hépatiques, résultats anormaux des évaluations de la fonction hépatique, hausse du taux de lipoprotéines de basse densité, hausse des taux de transaminases, gain pondéral
Troubles du métabolisme et de la nutrition : déshydratation, dyslipidémie, hyperlipidémie
Atteintes des tissus musculosquelettiques ou conjonctifs : œdème articulaire, entorse, douleurs musculosquelettiques, tendinite
Néoplasmes bénins, malins ou non précisés (y compris kystes et polypes) : lymphome, cancers de la peau non mélaniques, tumeurs solides
Troubles du système nerveux : paresthésie
Troubles psychiatriques : insomnie
Troubles respiratoires, thoraciques et médiastinaux : toux, dyspnée, congestion sinusale
Troubles cutanés et sous-cutanés : érythème, prurit
Troubles vasculaires : thrombose artérielle, thrombose veineuse profonde, embolie pulmonaire
Colite ulcéreuse
Troubles sanguins et lymphatiques : neutropénie, lymphopénie, leucopénie
Troubles gastro-intestinaux : gastrite
Effets généraux ou réaction au point d’administration : œdème périphérique
Troubles hépatobiliaires : stéatose hépatique
Infections et infestations : pneumonie, pyélonéphrite, cellulite, herpès, tuberculose, arthrite bactérienne, infection à cytomégalovirus, diverticulite
Lésion, intoxication et complications liées à une intervention : claquage musculaire
Examens de laboratoire : hausse des taux d’enzymes hépatiques, hausse des taux de transaminases, hausse de la créatininémie, résultats anormaux des évaluations de la fonction hépatique, hausse du taux de lipoprotéines de basse densité
Troubles du métabolisme et de la nutrition : déshydratation
Atteintes des tissus musculosquelettiques ou conjonctifs : tendinite, œdème articulaire
Néoplasmes bénins, malins ou non précisés (y compris kystes et polypes) : cancers de la peau non mélaniques, tumeurs solides et lymphomes
Troubles du système nerveux : paresthésie
Troubles respiratoires, thoraciques et médiastinaux : congestion sinusale
Troubles cutanés et sous-cutanés : érythème, prurit
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Examens de laboratoire – Polyarthrite rhumatoïde et colite ulcéreuse
Créatine kinase
Le traitement par XELJANZ a été associé à une hausse des taux de créatine kinase. L’effet maximum a généralement été observé au cours des 6 premiers mois. Un cas de rhabdomyolyse a été signalé chez un patient traité par XELJANZ.
Les taux de créatine kinase doivent être vérifiés chez les patients ayant des symptômes de faiblesse musculaire et/ou de douleurs musculaires afin de détecter les signes manifestes de rhabdomyolyse (voir 7 Mises en garde et précautions).
Résultats de l’ECG
Dans le cadre d’essais cliniques de phase II comparatifs avec placebo, le traitement à l’état d’équilibre par XELJANZ à raison de 5 à 10 mg 2 f.p.j. a été associé à des réductions de la fréquence cardiaque de 4 à 7 bpm et à des prolongations de l’intervalle PR de 4 à 10 ms, statistiquement significatives comparativement au placebo (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Taux lipidiques
Le traitement par XELJANZ a été associé à une hausse des paramètres lipidiques liée à la dose.
Des élévations des paramètres lipidiques (cholestérol total, cholestérol LDL, cholestérol HDL, triglycérides) ont généralement atteint leur maximum 6 semaines après le début du traitement par XELJANZ au cours des essais cliniques comparatifs à double insu sur la polyarthrite rhumatoïde. Les variations des paramètres lipidiques entre le début et la fin de l’étude (de 6 à 12 mois) notées au cours des études cliniques comparatives sur la polyarthrite rhumatoïde sont résumées ci-après :
- Le taux moyen de cholestérol LDL a augmenté de 14 % dans le groupe XELJANZ à 5 mg 2 f.p.j.
- Le taux moyen de cholestérol HDL a augmenté de 16 % dans le groupe XELJANZ à 5 mg 2 f.p.j.
Les rapports moyens LDL/HDL sont demeurés pratiquement inchangés chez les patients traités par
XELJANZ.
Dans les cinq études cliniques comparatives sur la polyarthrite rhumatoïde, 4,4 % des patients traités par la dose de 5 mg 2 f.p.j. ont amorcé un traitement hypolipidémiant pendant l’étude.
Dans la population de patients atteints de polyarthrite rhumatoïde ayant participé à l’étude de longue durée sur l’innocuité, les élévations des paramètres lipidiques étaient conformes à ce qui avait été observé dans les études cliniques comparatives.
Des élévations des taux de cholestérol total, de cholestérol LDL et de cholestérol HDL ont également été signalées dans une étude sur l’innocuité menée après l’approbation (étude RA-VI; tableau 15).
Tableau 15 : Hausse procentuelle moyenne des taux de cholestérol (étude RA-VI)
XELJANZ à 5 mg 2 f.p.j. | XELJANZ à 10 mg 2 f.p.j.* | iTNF | ||
| Cholestérol LDL, hausse procentuelle moyenne | 12 mois | 13,80 | 17,04 | 5,50 |
| 24 mois | 12,71 | 18,14 | 3,64 | |
| Cholestérol HDL, hausse procentuelle moyenne | 12 mois | 11,71 | 13,63 | 2,82 |
| 24 mois | 11,58 | 13,54 | 1,42 |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Dosages des enzymes hépatiques
Des hausses confirmées des taux d’enzymes hépatiques > 3 fois la limite supérieure de la normale (LSN) ont rarement été observées. Chez les patients présentant de telles élévations des taux d’enzymes hépatiques, des modifications du schéma thérapeutique, telles que la réduction de la dose de l’ARMM administré en concomitance, l’interruption de XELJANZ ou la réduction de la dose de XELJANZ, ont entraîné une diminution ou une normalisation des taux d’enzymes hépatiques.
Dans la portion comparative de l’étude de phase III sur la polyarthrite rhumatoïde portant sur l’administration du médicament en monothérapie (durée de 0 à 3 mois), des élévations des taux d’ALAT > 3 fois la LSN ont été observées chez 1,65 % des patients recevant le placebo et chez 0,41 % de ceux recevant 5 mg du médicament 2 f.p.j. Au cours de cette étude, des élévations des taux d’ASAT > 3 fois la LSN ont été observées chez 1,65 % des patients recevant le placebo et chez 0,41 % de ceux recevant 5 mg du médicament 2 f.p.j.
Dans la portion comparative des études de phase III sur la polyarthrite rhumatoïde portant sur les ARMM administrés en traitement de fond (durée de 0 à 3 mois), des élévations des taux d’ALAT > 3 fois la LSN ont été observées chez 0,9 % des patients recevant le placebo et chez 1,24 % de ceux recevant 5 mg du médicament 2 f.p.j. Au cours de ces études, des élévations des taux d’ASAT > 3 fois la LSN ont été observées chez 0,72 % des patients sous placebo et chez 0,52 % de ceux recevant 5 mg du médicament 2 f.p.j.
Au cours de l’étude de prolongation de longue durée sur la polyarthrite rhumatoïde, une élévation des taux d’ALAT et d’ASAT à des valeurs dépassant 3 fois la LSN a été observée chez 2,2 % et 1,1 %, respectivement, de l’ensemble des patients traités par XELJANZ. Globalement, des élévations du taux de bilirubine totale à des valeurs dépassant 2 fois la LSN ont été observées chez 3 (0,1 %) des patients. Des hausses donnant lieu à des valeurs égales ou supérieures à 5 fois ou à 10 fois la LSN ont été observées pour le taux d’ALAT (chez 0,5 % et 0,2 % des patients, respectivement) et pour le taux d’ASAT (chez 0,3 % et 0,1 % des patients, respectivement), parmi tous les patients traités par XELJANZ.
Dans la population atteinte de polyarthrite rhumatoïde traitée par XELJANZ à 5 mg 2 f.p.j. une élévation des taux d’ALAT et d’ASAT à plus de 3 fois la LSN a été observée chez 2,4 % et 1,3 % des patients, respectivement. Une élévation du taux de bilirubine totale à plus de 2 fois la LSN n’a été observée chez aucun patient. Des hausses donnant lieu à des valeurs égales ou supérieures à 5 fois ou à 10 fois la LSN ont été observées pour le taux d’ALAT (chez 0,4 % et 0,1 % des patients, respectivement) et pour le taux d’ASAT (chez 0,2 % et 0 % des patients, respectivement).
Dans la population atteinte de polyarthrite rhumatoïde traitée par 10 mg de tofacitinib 2 f.p.j., une élévation des taux d’ALAT et d’ASAT à plus de 3 fois la LSN a été observée chez 2,1 % et 1,1 % des patients, respectivement. Une élévation du taux de bilirubine totale à plus de 2 fois la LSN a été observée chez 3 (0,1 %) des patients. Des hausses donnant lieu à des valeurs égales ou supérieures à 5 fois ou à 10 fois la LSN ont été observées pour le taux d’ALAT (chez 0,5 % et 0,2 % des patients, respectivement) et pour le taux d’ASAT (chez 0,3 % et 0,1 % des patients, respectivement).
Chez deux patients qui avaient reçu du tofacitinib à 10 mg 2 f.p.j. lors de l’étude de prolongation de longue durée, le comité d’arbitrage a conclu à une lésion hépatique d’origine médicamenteuse probable. La consommation d’alcool et un traitement par le méthotrexate auraient également pu causer la lésion chez l’un des deux patients.
Des élévations des taux d’ALAT et d’ASAT ont été signalées plus souvent chez les patients traités par XELJANZ que chez les patients qui recevaient un inhibiteur du TNF dans une étude sur l’innocuité menée après l’approbation (étude RA-VI; tableau 16).
Tableau 16 : Pourcentage de patients chez lesquels on a observé au moins une hausse des taux d’enzymes hépatiques après le début de l’étude (étude RA-VI)
XELJANZ à 5 mg 2 f.p.j. | XELJANZ à 10 mg 2 f.p.j.* | XELJANZ Toutes les doses | iTNF | ||
Hausse du taux d’ALAT, pourcentage de patients | > 1 × LSN | 52,83 | 54,46 | 53,64 | 43,33 |
| > 3 × LSN | 6,01 | 6,51 | 6,27 | 3,77 | |
| > 5 × LSN | 1,68 | 1,97 | 1,82 | 1,12 | |
Hausse du taux d’ASAT, pourcentage de patients | > 1 × LSN | 45,84 | 51,58 | 48,70 | 37,18 |
| > 3 × LSN | 3,21 | 4,57 | 3,89 | 2,38 | |
| > 5 × LSN | 0,98 | 1,62 | 1,30 | 0,70 |
* Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019.
Abréviations : ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase; iTNF : inhibiteur du facteur de nécrose tumorale; LSN : limite supérieure de la normale
Dans les études cliniques sur la colite ulcéreuse, les variations des taux d’enzymes hépatiques observées avec le traitement par XELJANZ à 5 mg 2 f.p.j. ont été similaires à celles qui ont été observées lors des études cliniques sur la polyarthrite rhumatoïde.
Chez les patients atteints de colite ulcéreuse, le traitement par XELJANZ à 5 et à 10 mg 2 f.p.j. a également été associé à une fréquence accrue d’élévations des taux d’enzymes hépatiques comparativement au placebo; la fréquence avait tendance à être plus élevée avec la dose de 10 mg 2 f.p.j. par rapport à celle de 5 mg 2 f.p.j.
Un patient traité par XELJANZ à 10 mg 2 f.p.j. dans l’étude sur le traitement d’entretien de la colite ulcéreuse a présenté une élévation des taux d’enzymes hépatiques ayant par la suite diminué après l’arrêt du traitement. Le cas a été jugé comme une possible lésion hépatique d’origine médicamenteuse, et les résultats de l’échographie ont indiqué une stéatose hépatique.
Lymphocytes
Dans les cinq études cliniques comparatives sur la polyarthrite rhumatoïde, des diminutions confirmées du nombre absolu de lymphocytes en deçà de 0,5 × 10⁹ cellules/L se sont produites chez 0,2 % des patients du groupe traité par XELJANZ à 5 mg 2 f.p.j. pendant la période d’exposition de 12 mois.
Un nombre confirmé de lymphocytes inférieur à 0,5 × 10⁹ cellules/L a été associé à une fréquence accrue d’infections traitées et graves (voir 7 Mises en garde et précautions).
Dans l’étude de prolongation de longue durée sur la polyarthrite rhumatoïde, des cas de lymphopénie ont été signalés chez 181 (4,0 %) des patients traités par XELJANZ (1,11 événement/100 années-patients), chez 4,5 % des patients traités par la dose de 5 mg de tofacitinib 2 f.p.j. (1,07 événement/100 années-patients) et chez 3,9 % des patients traités par la dose de 10 mg de tofacitinib 2 f.p.j. (1,12 événement/100 années-patients). Des diminutions confirmées du nombre absolu de lymphocytes en deçà de 0,5 × 10⁹ cellules/L se sont produites chez 1,3 % de l’ensemble des patients traités par XELJANZ, chez 1,1 % des patients traités par XELJANZ à 5 mg 2 f.p.j. et chez 1,4 % des patients traités par le tofacitinib à 10 mg 2 f.p.j.
Dans le cadre d’une étude sur l’innocuité menée après l’approbation (étude RA-VI), la diminution médiane du nombre de lymphocytes a été plus élevée chez les patients traités par XELJANZ (−0,21) que chez ceux recevant un inhibiteur du TNF (0,37).
Dans l’étude de 52 semaines sur le traitement d’entretien de la colite ulcéreuse, une numération unique absolue des lymphocytes de moins de 0,5 × 10⁹ cellules/L a été signalée chez 2,6 % des patients (n = 5) traités par la dose de 10 mg 2 f.p.j.; aucune n’a été signalée dans les groupes à 5 mg 2 f.p.j. et placebo. Aucune numération des lymphocytes de moins de 0,5 × 10⁹ cellules/L n’a été signalée dans quelque groupe de traitement que ce soit selon deux tests séquentiels.
Polynucléaires neutrophiles
Dans les études cliniques comparatives sur la polyarthrite rhumatoïde, des diminutions confirmées du nombre absolu de polynucléaires neutrophiles (NAN) en deçà de 1 × 10⁹ cellules/mm3 sont survenues chez 0,08 % des patients du groupe recevant XELJANZ à 5 mg 2 f.p.j. pendant la période d’exposition de 12 mois. Aucun cas de diminution confirmée du NAN en deçà de 0,5 × 10⁹ cellules/L n’a été observé dans quelque groupe de traitement que ce soit.
Il n’y avait pas de lien manifeste entre la neutropénie et la survenue d’infections graves.
Dans l’étude de prolongation de longue durée, des cas de neutropénie ont été signalés chez 86 (1,9 %) des patients traités par XELJANZ (0,52 événement/100 années-patients), chez 4,0 % des patients traités par la dose de 5 mg de tofacitinib 2 f.p.j. (0,97 événement/100 années-patients) et chez 1,2 % des patients traités par la dose de 10 mg de tofacitinib 2 f.p.j. (0,35 événement/100 années-patients). Des diminutions confirmées du nombre absolu de polynucléaires neutrophiles en deçà de 1 × 10⁹ cellules/L se sont produites chez 0,2 % de l’ensemble des patients traités par XELJANZ, chez 0,4 % des patients traités par XELJANZ à 5 mg 2 f.p.j. et chez 0,1 % des patients traités par le tofacitinib à 10 mg 2 f.p.j.
Dans les études cliniques sur la colite ulcéreuse, les changements relatifs aux neutrophiles observés avec le traitement par XELJANZ ont été similaires à ceux observés dans les études cliniques sur la polyarthrite rhumatoïde.
Créatinine sérique
Dans les études cliniques comparatives sur la polyarthrite rhumatoïde, des élévations liées à la dose des taux de créatinine sérique ont été observées lors du traitement par XELJANZ. La hausse moyenne des taux de créatinine sérique était < 0,1 mg/dL, telle que déterminée par l’analyse des données groupées sur l’innocuité sur 12 mois. Toutefois, au cours de l’étude de prolongation de longue durée où la période d’exposition au médicament était croissante, on a dû arrêter le traitement par XELJANZ chez jusqu’à 6,9 % des patients en raison des critères d’interruption du traitement prévus par le protocole dans les cas de hausses de la créatinine supérieures à 50 % de la valeur initiale. L’importance sur le plan clinique des élévations de créatinine sérique observées est inconnue.
Dans les études sur la colite ulcéreuse, une augmentation de plus de 50 % de la concentration sérique de créatinine a été signalée chez 1,6 % des patients majoritairement traités par XELJANZ à 5 mg 2 f.p.j. et chez 3,4 % de ceux majoritairement traités par XELJANZ à 10 mg 2 f.p.j.
Examens de laboratoire – Arthrite psoriasique
Dans les études cliniques comparatives sur l’arthrite psoriasique, les variations des résultats hématologiques et biologiques observées chez les patients traités par XELJANZ étaient comparables à celles qui ont été observées dans les études cliniques de phase III sur la polyarthrite rhumatoïde.
Examens de laboratoire – Spondylarthrite ankylosante
Lors des études cliniques comparatives sur la spondylarthrite ankylosante, les variations des paramètres hématologiques et biologiques observées chez les patients traités par XELJANZ étaient comparables à celles qui ont été signalées lors des études cliniques de phase III sur la polyarthrite rhumatoïde.
Examens de laboratoire – Arthrite juvénile idiopathique évolutive
Lors des études cliniques comparatives sur l’AJI, les variations des paramètres hématologiques et biologiques observées chez les patients traités par XELJANZ étaient comparables à celles qui ont été signalées lors des études cliniques de phase III sur la polyarthrite rhumatoïde.
8.5 Effets indésirables observés après la commercialisation
Comme ces réactions ont été signalées volontairement, à partir d’une population dont on ne connaît pas la taille exacte, on ne peut généralement pas estimer leur fréquence avec précision ni déterminer s’il y a une relation causale avec l’exposition au médicament.
Troubles du système immunitaire : réactions d’hypersensibilité au médicament, y compris des cas d’œdème angioneurotique et d’urticaire (voir 2 Contre-indications et 7 Mises en garde et précautions)
Troubles de la peau et des tissus sous-cutanés : acné
Infections graves : réactivation virale (réactivation du virus de l’hépatite B) (voir 7 Mises en garde et précautions)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Selon des études in vitro, le tofacitinib n’exerce pas d’effet inhibiteur important sur l’activité des principales isoenzymes du cytochrome P450 responsables de la biotransformation des médicaments chez l’humain (CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4) à des concentrations supérieures à 80 fois la Cmax à l’état d’équilibre associées aux doses de 5 et de 10 mg 2 f.p.j. chez les patients traités par le tofacitinib. Les études in vitro ont également indiqué un faible risque d’effet inducteur sur l’activité de la CYP3A4 (2 fois l’ARNm à 6,25 µM), de la CYP2B6 (2 fois l’ARNm à 12,5 µM) et de la CYP1A2 (pas de changement des taux d’enzymes) aux concentrations pertinentes sur le plan clinique (Cmax totale de 0,186 µM).
In vitro, le tofacitinib est un substrat de la MDR1 (multidrug resistance protein), mais n’est pas un substrat de la BCRP (breast cancer resistance protein), des polypeptides de transport d’anions organiques OATP1B1 et OATP1B3, ni des transporteurs de cations organiques OCT1 et OCT2. Les données in vitro révèlent également que le tofacitinib, aux concentrations thérapeutiques, a un faible potentiel d’inhibition des transporteurs tels que la P-glycoprotéine, la MDR1, les transporteurs d’anions organiques OATP1B1 et OATP1B3, OCT2, et OAT1 et OAT3, les transporteurs de cations organiques ou la MRP (multidrug resistance-associated protein).
L’exposition au tofacitinib augmente lorsque XELJANZ est administré en même temps qu’un inhibiteur puissant de la CYP3A4 (p. ex., le kétoconazole) ou en concomitance avec au moins un médicament entraînant à la fois une inhibition modérée de la CYP3A4 et une inhibition puissante de la CYP2C19 (p. ex., le fluconazole). L’exposition au tofacitinib diminue lorsque XELJANZ est administré en même temps qu’un inducteur puissant de la CYP3A4 (p. ex., la rifampine). Il est peu probable que les inhibiteurs de la CYP2C19 ou de la P-glycoprotéine modifient la pharmacocinétique du tofacitinib.
Les résultats in vitro ont été confirmés par les données d’une étude sur les interactions médicamenteuses chez l’humain, qui n’ont révélé aucune variation des paramètres pharmacocinétiques du midazolam, un substrat de la CYP3A4 fortement sensible, lorsqu’il est administré en concomitance avec XELJANZ.
Selon des études in vitro, le tofacitinib n’exerce pas d’effet inhibiteur important sur l’activité des principales isoenzymes UGT (uridine 5’-diphospho-glucuronyltransférase) (UGT1A1, UGT1A4, UGT1A6, UGT1A9 et UGT2B7) responsables de la biotransformation des médicaments chez l’humain, à des concentrations supérieures à 250 fois la Cmax à l’état d’équilibre associée aux doses de 5 et de 10 mg 2 f.p.j. chez les patients atteints de polyarthrite rhumatoïde, d’arthrite psoriasique ou de colite ulcéreuse.
La clairance orale du tofacitinib ne varie pas au fil du temps, indiquant que le tofacitinib ne normalise pas l’activité enzymatique des CYP chez ces patients. Par conséquent, l’administration concomitante de XELJANZ/XELJANZ XR ne devrait pas entraîner d’augmentation pertinente sur le plan clinique de la biotransformation des substrats des isoenzymes du CYP.
9.4 Interactions médicament-médicament
Tableau 17 : Résumé des interactions médicamenteuses
| Médicament | Référence | Effet | Commentaire |
| Méthotrexate | EC | L’administration concomitante du méthotrexate (MTX à 15-25 mg, 1 fois par semaine) n’a eu aucun effet sur la pharmacocinétique du tofacitinib et a diminué l’ASC (aire sous la courbe) et la Cmax du méthotrexate de 10 % et de 13 %, respectivement. | Aucune modification de la dose de l’un ou l’autre des médicaments n’est nécessaire. |
| Kétoconazole | EC | L’administration concomitante du kétoconazole, un inhibiteur puissant de la CYP3A4, et d’une dose unique de XELJANZ a augmenté l’ASC et la Cmax du tofacitinib de 103 % et de 16 %, respectivement. | L’administration de XELJANZ XR n’est pas recommandée chez les patients qui reçoivent en concomitance des inhibiteurs puissants de la CYP3A4. La dose recommandée est la moitié de la dose quotidienne indiquée pour les patients ne prenant pas d’inhibiteurs puissants de la CYP3A4 en concomitance, c.-à-d. chez les patients prenant déjà : XELJANZ à 10 mg 2 f.p.j., réduire la posologie de XELJANZ à 5 mg 2 f.p.j.; ou XELJANZ à 5 mg 2 f.p.j., réduire la posologie de XELJANZ à 5 mg 1 f.p.j. |
| Médicament | Référence | Effet | Commentaire |
| Fluconazole | EC | L’administration concomitante du fluconazole, un inhibiteur modéré de la CYP3A4 et un inhibiteur puissant de la CYP2C19, a augmenté l’ASC et la Cmax du tofacitinib de 79 % et de 27 %, respectivement. | L’administration de XELJANZ XR n’est pas recommandée chez les patients qui reçoivent en concomitance des médicaments qui entraînent une inhibition modérée de la CYP3A4 ou une inhibition puissante de la CYP2C19. La dose recommandée est la moitié de la dose quotidienne indiquée pour les patients ne prenant pas en concomitance un ou plusieurs médicaments qui entraînent une inhibition modérée de la CYP3A4 et une forte inhibition de la CYP2C19, c.-à-d. chez les patients prenant déjà : XELJANZ à 10 mg 2 f.p.j., réduire la posologie de XELJANZ à 5 mg 2 f.p.j.; ou XELJANZ à 5 mg 2 f.p.j., réduire la posologie de XELJANZ à 5 mg 1 f.p.j. |
| Tacrolimus et cyclosporine | EC | L’administration concomitante du tacrolimus, un inhibiteur faible de la CYP3A4, a augmenté l’ASC du tofacitinib de 21 % et a diminué la Cmax du tofacitinib de 9 %. L’administration concomitante de la cyclosporine, un inhibiteur modéré de la CYP3A4, a augmenté l’ASC du tofacitinib de 73 % et a diminué la Cmax du tofacitinib de 17 %. | Il y a risque d’une immunosuppression additionnelle lorsque XELJANZ/XELJANZ XR est administré en concomitance avec des immunosuppresseurs puissants (p. ex., tacrolimus, cyclosporine, azathioprine). L’utilisation combinée de ces immunosuppresseurs puissants n’ayant pas été étudiée chez les patients, elle n’est donc pas recommandée. |
| Rifampine | EC | L’administration concomitante de la rifampine, un inducteur puissant de la CYP3A4, a diminué l’ASC et la Cmax du tofacitinib de 84 % et de 74 %, respectivement. | L’administration concomitante de XELJANZ/XELJANZ XR et d’inducteurs puissants de la CYP3A4 peut entraîner une perte ou une diminution de la réponse clinique et de l’efficacité. |
| Médicament | Référence | Effet | Commentaire |
| Midazolam | EC | L’administration concomitante de XELJANZ et du midazolam, un substrat de la CYP3A4 fortement sensible, n’a eu aucun effet sur la pharmacocinétique du midazolam. | Aucun réglage posologique des substrats de la CYP3A4, tels que le midazolam, n’est nécessaire. |
Contraceptifs oraux (éthinylestradiol et lévonorgestrel) | EC | L’administration concomitante de XELJANZ et de contraceptifs oraux n’a eu aucun effet sur la pharmacocinétique de l’un ou l’autre des contraceptifs oraux chez les femmes en santé. | Aucun réglage posologique de l’éthinylestradiol ou du lévonorgestrel n’est nécessaire. |
| Metformine | EC | L’administration concomitante de XELJANZ et de la metformine, un substrat du transporteur de cations organiques et de l’extrusion des composés toxiques et de plusieurs médicaments, n’a eu aucun effet sur la pharmacocinétique de la metformine. | Aucun réglage posologique de la metformine n’est nécessaire. |
Légende : EC : essai clinique
Les effets des facteurs extrinsèques sur les paramètres pharmacocinétiques du tofacitinib ainsi que les recommandations relatives au réglage des doses sont résumés aux figures 1 et 2.
Figure 1 : Effets des médicaments administrés en concomitance sur les paramètres pharmacocinétiques du tofacitinib
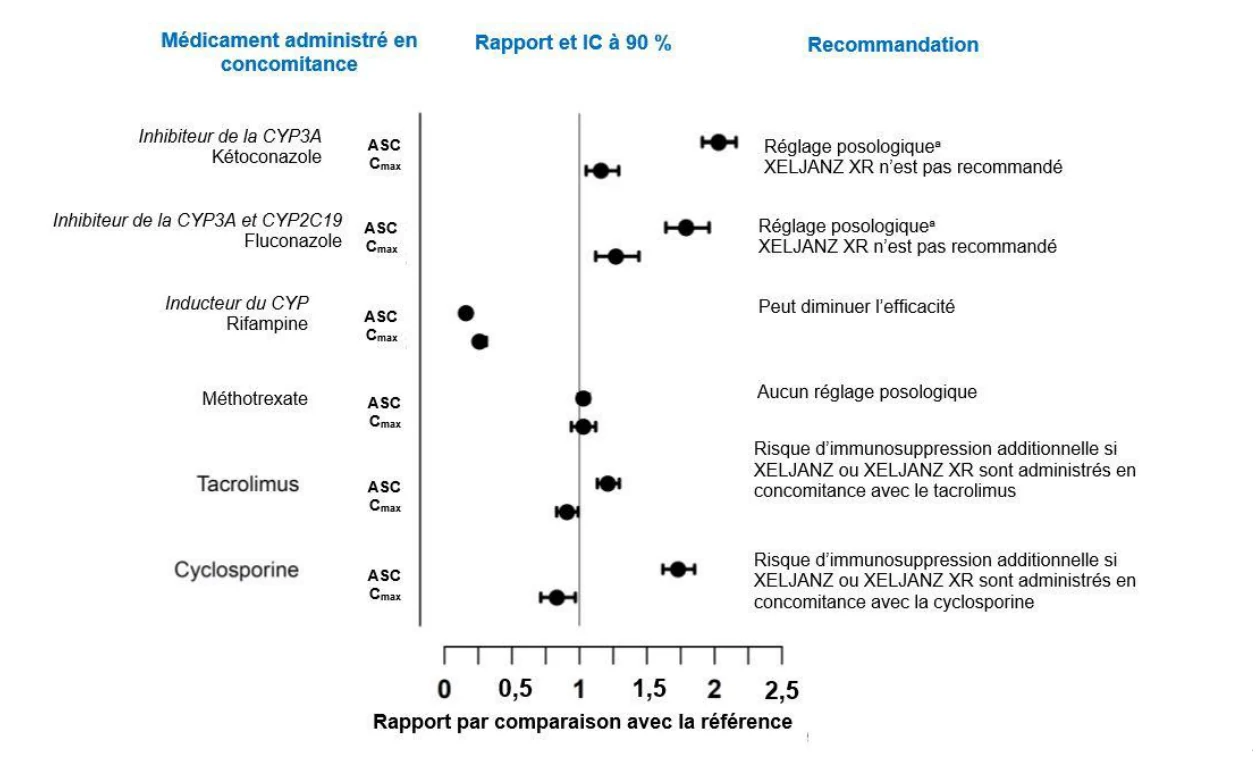
Note : Le groupe de référence est traité par le tofacitinib seul.
IC : intervalle de confiance; PC : pharmacocinétique
- a) Chez les patients atteints de polyarthrite rhumatoïde, la posologie recommandée de XELJANZ est de 5 mg 1 f.p.j. Chez les patients atteints de colite ulcéreuse recevant 10 mg 2 f.p.j., la posologie de XELJANZ doit être réduite à 5 mg 2 f.p.j., et chez les patients atteints de colite ulcéreuse recevant 5 mg 2 f.p.j., la posologie de XELJANZ doit être réduite à 5 mg 1 f.p.j.
Figure 2 : Effets du tofacitinib sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
Note : Le groupe de référence est traité par les médicaments en concomitance seulement.
IC : intervalle de confiance; PC : pharmacocinétique
Médicaments qui réduisent la fréquence cardiaque et/ou qui prolongent l’intervalle PR
XELJANZ a entraîné une diminution de la fréquence cardiaque et une prolongation de l’intervalle PR (voir 7 Mises en garde et précautions et 8 Effets indésirables). Il faut faire preuve de prudence lorsque XELJANZ/XELJANZ XR est utilisé en concomitance avec d’autres médicaments qui diminuent la fréquence cardiaque et/ou prolongent l’intervalle PR, comme les antiarythmiques, les bêtabloquants, les agonistes alpha2-adrénergiques, les bloqueurs des canaux calciques non dihydropyridiniques, les glycosides digitaliques, les inhibiteurs de la cholinestérase, les modulateurs des récepteurs de la sphingosine-1-phosphate et certains inhibiteurs de la protéase du VIH.
Association avec d’autres traitements
XELJANZ/XELJANZ XR n’a pas été évalué et n’est pas indiqué en traitement d’association avec des produits biologiques tels que les antagonistes du TNF ou anti-TNF, les antagonistes de l’interleukine (IL)-1R, les antagonistes de l’IL-6R, les antagonistes de l’IL-17, les antagonistes des IL-12/IL-23, les anticorps monoclonaux anti-CD20, les anti-intégrines, les modulateurs sélectifs de la costimulation et les immunosuppresseurs puissants tels que l’azathioprine, la 6-mercaptopurine, la cyclosporine et le tacrolimus en raison de la possibilité d’une augmentation de l’immunosuppression et d’un risque accru d’infection.
L’emploi concomitant de XELJANZ/XELJANZ XR avec des inhibiteurs de la phosphodiestérase de type 4 n’a pas été étudié dans les essais cliniques sur XELJANZ.
9.5 Interactions médicament-aliment
Comme le jus de pamplemousse modifie la biotransformation sous la médiation de la CYP450 3A, il faut donc éviter d’en consommer pendant le traitement par XELJANZ/XELJANZ XR.
9.6 Interactions médicament-plante médicinale
Le millepertuis est un inducteur de la CYP3A4, et son administration concomitante avec XELJANZ/XELJANZ XR peut entraîner la perte ou la réduction de la réponse clinique.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Le tofacitinib est un puissant inhibiteur sélectif de la famille des kinases JAK avec une forte sélectivité contre d’autres kinases dans le génome humain. Dans les épreuves sur kinases, le tofacitinib inhibe les JAK1, JAK2 et JAK3 ainsi que, dans une moindre mesure, la TyK2. Dans le milieu cellulaire où les kinases JAK fonctionnent par paires pour transmettre un signal, le tofacitinib inhibe préférentiellement la signalisation par les récepteurs hétérodimériques associés à la JAK3 et/ou à la JAK1, affichant pour eux une sélectivité fonctionnelle par rapport aux récepteurs qui signalent par les paires de JAK2. L’inhibition des JAK1 et JAK3 par le tofacitinib bloque la signalisation par la chaîne gamma commune contenant des récepteurs de plusieurs cytokines, y compris IL-2, IL-4, IL-7, IL-9, IL-15 et IL-21. Ces cytokines sont essentielles à l’activité, à la prolifération et au fonctionnement des lymphocytes, et l’inhibition de la signalisation médiée par ces cytokines peut ainsi entraîner la modulation de multiples aspects de la réponse immunitaire. De plus, l’inhibition de la JAK1 atténue la signalisation par des cytokines pro-inflammatoires additionnelles comme l’IL-6 et les interférons de type 1. À des concentrations plus élevées, une inhibition de la signalisation de l’érythropoïétine peut se produire par suite de l’inhibition de la signalisation de la JAK2.
10.2 Pharmacodynamie
Chez les patients atteints de polyarthrite rhumatoïde, le traitement par XELJANZ (tofacitinib) a été associé à des réductions liées à la dose du nombre de cellules tueuses naturelles CD16/56+ circulantes, les réductions ayant été maximales quelque 8 à 10 semaines après l’instauration du traitement et, en général, s’étant résolues dans les 2 à 6 semaines suivant l’arrêt du traitement. Le traitement par XELJANZ a été associé à des augmentations dépendantes de la dose du nombre de lymphocytes B. Les variations des nombres de lymphocytes T circulants et de sous-ensembles de lymphocytes T ont été faibles et irrégulières. L’importance clinique de ces changements demeure inconnue.
Les variations des taux sériques d’IgG, d’IgM et d’IgA totaux pendant une période d’administration de 6 mois à des patients atteints de polyarthrite rhumatoïde ont été faibles, non liées à la dose et comparables à celles observées avec le placebo.
Après le traitement par XELJANZ chez des patients atteints de polyarthrite rhumatoïde, des diminutions rapides des taux sériques de protéine C réactive (CRP) ont été observées et se sont maintenues pendant toute la période d’administration. Les changements relatifs à la CRP constatés lors du traitement par XELJANZ ne sont pas complètement renversés dans les 2 semaines qui suivent l’arrêt du traitement, indiquant que la durée de l’activité pharmacodynamique est prolongée par rapport à celle de la demi-vie.
Dans le cadre d’une étude à double insu, à répartition aléatoire avec placebo, menée auprès de 200 patients adultes atteints de polyarthrite rhumatoïde recevant XELJANZ à raison de 10 mg 2 f.p.j. ou un placebo, les réponses humorales aux vaccins antipneumococciques et antigrippaux ont été évaluées. Le pourcentage de patients ayant obtenu une réponse humorale satisfaisante aux vaccins antipneumococciques était plus faible dans le groupe traité par XELJANZ que dans le groupe recevant le placebo. Cet effet était plus marqué chez les patients recevant le méthotrexate en traitement de fond. Le titre d’anticorps dirigés contre au moins 6 des 12 antigènes pneumococciques du vaccin avait au moins doublé chez 31,6 % des patients traités par XELJANZ et 61,8 % des sujets sous placebo qui recevaient le méthotrexate en traitement de fond.
Au cours de la même étude, la proportion de patients ayant obtenu un titre d’anticorps protecteurs contre les antigènes grippaux était plus faible dans le groupe traité par XELJANZ (64,9 %) que dans le groupe sous placebo (92,7 %) chez les patients qui recevaient le méthotrexate en traitement de fond. Toutefois, la différence quant à la réponse humorale au vaccin antigrippal était faible; en effet, le titre d’anticorps dirigés contre au moins 2 des 3 antigènes du vaccin antigrippal avait au moins quadruplé chez 50,9 % des patients du groupe traité par XELJANZ et 58,2 % du groupe sous placebo qui recevaient le méthotrexate en traitement de fond.
Des variations similaires des taux de lymphocytes T, de lymphocytes B et de CRP ont été observées chez les patients atteints d’arthrite psoriasique évolutive, mais leur réversibilité n’a pas été évaluée. Les concentrations sériques totales d’immunoglobulines n’ont pas été évaluées chez les patients atteints d’arthrite psoriasique évolutive.
Aucune étude n’a été menée chez les patients atteints de colite ulcéreuse.
10.3 Pharmacocinétique
XELJANZ
Après l’administration orale de XELJANZ, le profil pharmacocinétique de XELJANZ est caractérisé par une absorption rapide (les concentrations plasmatiques maximales sont atteintes en 0,5 à 1 heure), une élimination rapide (demi-vie d’environ 3 heures) et des augmentations proportionnelles à la dose de l’exposition générale dans l’ensemble des doses thérapeutiques. Les concentrations atteignent l’état d’équilibre en 24 à 48 heures, et l’accumulation du médicament est négligeable après son administration 2 f.p.j.
Un rapport des moyennes géométriques sur l’accumulation de 1,12 après l’administration 2 f.p.j. indique une légère différence entre les concentrations après l’administration d’une dose unique et après l’atteinte de l’état d’équilibre, ainsi que la prévisibilité de la pharmacocinétique à l’état d’équilibre à partir des données sur l’administration d’une dose unique. Le lien dose-aire sous la courbe (ASC) a été décrit de façon adéquate par un modèle linéaire adapté pour les données transformées par logarithme de façon bilatérale, tandis que le lien dose-concentration maximale (Cmax) a été le mieux décrit par un modèle non linéaire sigmoïdal et hyperbolique adapté pour les données de la Cmax transformées par logarithme. Bien que le modèle non linéaire ait fourni une meilleure description du lien dose-Cmax par rapport au modèle linéaire, lorsqu’on compare à la dose de 5 mg, le modèle des moyennes a prédit des variations relatives de la Cmax normalisée en fonction de la dose qui étaient approximativement de +7 % pour la dose de 10 mg, de +2 % pour la dose de 30 mg et de −10 % pour la dose de 50 mg. Ces petites variations par rapport à la linéarité appuient la conclusion selon laquelle la Cmax de XELJANZ est à peu près proportionnelle à la dose au moins jusqu’à 5 fois la dose de 10 mg.
XELJANZ XR
Après l’administration de XELJANZ XR par voie orale, les concentrations plasmatiques maximales du tofacitinib sont atteintes en 4 heures et la demi-vie est d’environ 6 heures. Les concentrations à l’état d’équilibre sont atteintes en 48 heures, et l’accumulation est négligeable (rapport d’accumulation de 1,12) après l’administration du médicament 1 f.p.j. À l’état d’équilibre, la concentration minimale (Cmin) de XELJANZ XR à 11 mg 1 f.p.j. est d’environ 29 % inférieure à celle de XELJANZ à 5 mg 2 f.p.j. et sa concentration résiduelle (Crés), de 26 % inférieure. L’aire sous la courbe (ASC) et la concentration maximale (Cmax) du tofacitinib après l’administration de XELJANZ XR à 11 mg 1 f.p.j. sont équivalentes à celles observées après l’administration de XELJANZ à 5 mg 2 f.p.j.
Pharmacocinétique chez les patients atteints de colite ulcéreuse évolutive modérée ou sévère
Une analyse pharmacocinétique populationnelle menée chez des patients atteints de colite ulcéreuse a révélé que leurs caractéristiques pharmacocinétiques étaient semblables à celles des patients atteints de polyarthrite rhumatoïde. Il n’y avait pas de différence cliniquement pertinente dans l’exposition au tofacitinib (ASC), selon l’âge, le poids, le sexe et la race, après avoir tenu compte des différences dans la fonction rénale (c.-à-d. la clairance de la créatinine) entre les patients. On estime que la variabilité interindividuelle (coefficient de variation en %) de l’ASC du tofacitinib est d’environ 23 % à 25 % chez les patients atteints de colite ulcéreuse.
Absorption
XELJANZ
Le tofacitinib est bien absorbé, sa biodisponibilité absolue étant de 74 % après l’administration de XELJANZ par voie orale. L’administration de XELJANZ en même temps qu’un repas riche en matières grasses n’a entraîné aucun changement de l’ASC, mais a diminué la Cmax de 32 %. Dans le cadre des essais cliniques, XELJANZ a été administré sans égard aux repas.
XELJANZ XR
L’administration de XELJANZ XR en même temps qu’un repas riche en matières grasses n’a entraîné aucun changement de l’ASC, mais a augmenté la Cmax de 27 % et a allongé le temps pour atteindre la Cmax (Tmax) d’environ 1 heure.
Distribution
Après administration par voie intraveineuse, le volume de distribution est de 87 L. La liaison du tofacitinib aux protéines est d’environ 40 %. Le tofacitinib se lie de préférence à l’albumine et ne semble pas se lier à l’alpha-1 glycoprotéine acide. Le tofacitinib se répartit également entre les globules rouges et le plasma.
Métabolisme
L’élimination du tofacitinib se fait environ à 70 % par biotransformation hépatique et à 30 % par excrétion rénale de la molécule mère. La biotransformation du tofacitinib repose principalement sur la CYP3A4 et, à un degré moindre, sur la CYP2C19. Dans le cadre d’une étude portant sur l’administration de doses radiomarquées de tofacitinib à des sujets humains, plus de 65 % de la dose radiomarquée a été excrétée sous forme inchangée, et le taux restant de 35 % a été excrété sous forme de 8 métabolites, chacun représentant moins de 8 % de la radioactivité totale. L’activité pharmacologique du tofacitinib est attribuable à la molécule mère.
Élimination
Environ 94 % d’une dose radioactive de XELJANZ a été récupérée dans l’urine (80 %) et les fèces (14 %), la majorité de la radioactivité excrétée ayant été récupérée dans les 24 heures après l’administration de la dose.
Tableau 18 : Résumé des paramètres pharmacocinétiques du tofacitinib mesurés après l’administration de XELJANZ en doses répétées de 10 mg 2 f.p.j. par voie orale ou d’une dose unique par voie i.v. chez des sujets humains
| Administration par voie orale | Administration par voie intraveineuse | ||||
| Cmax (ng/mL) | t½ (h) | ASC(0-12 h) (ng·h/mL) | Clairance (L/h) | Volume de distribution (L) | |
| Volontaires en santé | 79,4 | 3,0 | 311 | 25 | 87 |
Patients atteints de polyarthrite rhumatoïde | 116 | 3,62 | 507 | n.d. (aucune donnée sur la voie i.v.) | n.d. (aucune donnée sur la voie i.v.) |
Patients atteints d’arthrite psoriasique | 88,9 | 3,74 | 436 | n.d. (aucune donnée sur la voie i.v.) | n.d. (aucune donnée sur la voie i.v.) |
Patients atteints de colite ulcéreuse | 91 | 3,05 | 404 | n.d. (aucune donnée sur la voie i.v.) | n.d. (aucune donnée sur la voie i.v.) |
n.d. : non disponible; Cmax : concentration plasmatique maximale; t½ : demi-vie d’élimination terminale; ASC0-12 : aire sous la courbe de la concentration plasmatique en fonction du temps, de 0 à 12 heures après l’administration
Tableau 19 : Résumé des paramètres pharmacocinétiques du tofacitinib mesurés après l’administration de XELJANZ XR en doses répétées de 11 mg 1 f.p.j. par voie orale chez des sujets humains
| Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC(0-24 h) (ng·h/mL) | |
| Volontaires en santé | 38,23 | 4,0 | 5,89 | 269 |
Cmax : concentration plasmatique maximale; t½ : demi-vie d’élimination terminale; ASC0-24 h : aire sous la courbe de la concentration plasmatique en fonction du temps, de 0 à 24 heures après l’administration
Populations et états pathologiques particuliers
Polyarthrite rhumatoïde et colite ulcéreuse
- Enfants et adolescents (< 18 ans) : Les paramètres pharmacocinétiques, l’innocuité et l’efficacité du tofacitinib n’ont pas été établis chez les enfants atteints de colite ulcéreuse; XELJANZ/XELJANZ XR ne doit donc pas être utilisé dans cette population.
Personnes âgées (> 65 ans) : Une analyse pharmacocinétique populationnelle réalisée chez des patients atteints de polyarthrite rhumatoïde a permis d’estimer que l’ASC de XELJANZ d’un patient de 80 ans était moins de 5 % supérieure à celle d’un patient de 55 ans. Des 3315 patients qui ont été inscrits aux études de phase I à V, au total, 505 patients (15 %) atteints de polyarthrite rhumatoïde étaient âgés de 65 ans ou plus, dont 71 patients (2 %) avaient 75 ans ou plus. La fréquence des infections graves et des autres manifestations chez les sujets de 65 ans ou plus traités par XELJANZ était supérieure à celle notée chez les sujets de moins de 65 ans.
Des 4362 patients inscrits à l’étude RA-VI, 1353 patients avaient 65 ans ou plus (891 traités par XELJANZ et 462, par un inhibiteur du TNF), dont 183 qui avaient plus de 70 ans (115 traités par XELJANZ et 68, par un inhibiteur du TNF). La fréquence des effets indésirables (y compris infections graves, mortalité de toutes causes, manifestations cardiovasculaires, cancers, cancer de la peau non mélanique, perforations du tube digestif, pneumopathie interstitielle, thromboembolie veineuse et thromboembolie artérielle) chez les patients de 65 ans ou plus a été plus élevée que chez les moins de 65 ans.
Il n’y a pas eu suffisamment de patients âgés traités par XELJANZ (n = 77) dans le programme sur la colite ulcéreuse pour étudier de façon adéquate les effets de XELJANZ dans cette population. Étant donné que la fréquence des infections est plus élevée dans la population de patients âgés en général, il faut donc faire preuve de prudence lorsqu’il faut traiter des personnes âgées (voir 7 Mises en garde et précautions).
- Sexe : Selon les données d’une analyse pharmacocinétique populationnelle, on a estimé que les femmes atteintes de polyarthrite rhumatoïde présentaient une ASC de XELJANZ de 7 % inférieure à celle des hommes atteints de polyarthrite rhumatoïde. On a estimé que les femmes atteintes de colite ulcéreuse présentaient une ASC de XELJANZ de 15,2 % supérieure à celle des hommes atteints de colite ulcéreuse.
- Origine ethnique : Chez les patients atteints de polyarthrite rhumatoïde, aucune différence importante (< 5 %) des ASC de XELJANZ n’a été estimée entre les patients de race blanche, de race noire et d’origine asiatique. Chez les patients atteints de colite ulcéreuse, les données d’une analyse pharmacocinétique populationnelle ont indiqué que les patients d’origine asiatique présentaient une ASC de XELJANZ supérieure de 7,3 % à celle des patients non asiatiques. Une fréquence d’effets indésirables plus élevée a été observée chez les patients d’origine asiatique. Par conséquent, XELJANZ/XELJANZ XR doit être administré avec prudence aux patients d’origine asiatique (voir 7 Mises en garde et précautions).
- Poids des patients : Une analyse pharmacocinétique populationnelle réalisée chez des patients atteints de polyarthrite rhumatoïde a révélé que l’exposition générale (ASC) à XELJANZ chez des patients dont le poids corporel se situe dans les extrêmes (40 kg, 140 kg) était comparable à celle notée chez un patient de 70 kg. Une relation pratiquement linéaire a été observée entre le poids corporel et le volume de distribution, ce qui a entraîné une concentration maximale (Cmax) plus élevée et une concentration minimale (Cmin) plus basse chez les patients de poids plus léger. Toutefois, cette différence n’est pas considérée comme étant cliniquement pertinente. On estime que la variabilité interindividuelle (coefficient de variation en %) de l’ASC de XELJANZ se situe à 27 % environ. Les données d’une analyse pharmacocinétique populationnelle chez des patients atteints de colite ulcéreuse ont également révélé que l’ASC de XELJANZ n’a pas été modifiée de façon significative selon le poids du patient.
Insuffisance hépatique : XELJANZ/XELJANZ XR est contre-indiqué chez les patients atteints d’insuffisance hépatique sévère (voir 2 Contre-indications). Les sujets ayant une insuffisance hépatique légère ou modérée présentaient des ASC de XELJANZ supérieures de 3 % et de 65 %, respectivement, comparativement aux sujets en santé.
Il n’est pas nécessaire de modifier la dose de XELJANZ/XELJANZ XR en présence d’une insuffisance hépatique légère. XELJANZ XR n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou sévère. Par conséquent, XELJANZ XR ne doit pas être administré aux patients atteints d’insuffisance hépatique modérée.
La dose quotidienne totale recommandée chez les patients atteints d’insuffisance hépatique modérée est la moitié de la dose quotidienne totale recommandée chez les patients ayant une fonction hépatique normale. La posologie recommandée de XELJANZ est de 5 mg 2 f.p.j. lorsque la posologie indiquée en présence d’une fonction hépatique normale est de 10 mg 2 f.p.j.; la posologie recommandée de XELJANZ est de 5 mg 1 f.p.j. lorsque la posologie indiquée en présence d’une fonction hépatique normale est de 5 mg 2 f.p.j. (voir 4 Posologie et administration).
XELJANZ/XELJANZ XR n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère ou les patients porteurs du virus de l’hépatite B ou de l’hépatite C (résultat positif au dosage sérologique); il ne doit donc pas être administré à ces populations de patients.
Insuffisance rénale : Les sujets atteints d’insuffisance rénale légère, modérée ou sévère présentaient des ASC de XELJANZ supérieures de 37 %, de 43 % et de 123 %, respectivement, comparativement aux sujets en santé. Chez les sujets hémodialysés atteints d’insuffisance rénale terminale, la contribution de la dialyse à la clairance totale du tofacitinib était relativement faible.
Chez les sujets hémodialysés atteints d’insuffisance rénale terminale, l’ASC moyenne a été supérieure d’environ 40 % aux valeurs observées chez des témoins historiques en bonne santé, ce qui concorde avec la part de 30 % de la clairance rénale à la clairance totale du tofacitinib. Il est recommandé d’ajuster la dose chez les patients hémodialysés atteints d’insuffisance rénale terminale (voir 4 Posologie et administration).
Il n’est pas nécessaire de modifier la dose de XELJANZ/XELJANZ XR en présence d’une insuffisance rénale légère. XELJANZ XR n’a pas été étudié chez les patients atteints d’insuffisance rénale modérée ou sévère. Par conséquent, l’administration de XELJANZ XR n’est pas recommandée chez les patients atteints d’insuffisance rénale modérée ou sévère, y compris les patients hémodialysés atteints d’insuffisance rénale terminale.
La dose quotidienne totale recommandée chez les patients atteints d’insuffisance rénale modérée ou sévère, y compris les patients atteints d’insuffisance rénale terminale, qu’ils soient hémodialysés ou non, est la moitié de la dose quotidienne totale recommandée chez les patients ayant une fonction rénale normale. La posologie recommandée de XELJANZ est de 5 mg 2 f.p.j. lorsque la posologie indiquée en présence d’une fonction rénale normale est de 10 mg 2 f.p.j.; la posologie recommandée de XELJANZ est de 5 mg 1 f.p.j. lorsque la posologie indiquée en présence d’une fonction rénale normale est de 5 mg 2 f.p.j. (voir 4 Posologie et administration).
Au cours des essais cliniques, XELJANZ/XELJANZ XR n’a pas été évalué chez les patients dont les valeurs initiales de clairance de la créatinine (estimées par l’équation Cockcroft-Gault) étaient inférieures à 40 mL/min.
Polymorphisme génétique : Les valeurs moyennes de la Cmax et de l’ASC(0-∞) du tofacitinib après l’administration de XELJANZ chez les métaboliseurs lents de la CYP2C19 (porteurs des allèles CYP2C19*2/*2, CYP2C19*2/*3 ou CYP2C19*3/*3) étaient supérieures de 15 % et de 17 % environ, respectivement, à celles des métaboliseurs normaux, indiquant que la CYP2C19 contribue faiblement à la clairance de XELJANZ.
Les effets des facteurs intrinsèques sur la pharmacocinétique du tofacitinib après l’administration de XELJANZ sont résumés à la figure 3 où sont présentées aussi les recommandations sur les réglages posologiques.
Figure 3 : Effets des facteurs intrinsèques sur la pharmacocinétique du tofacitinib
IC : intervalle de confiance; PC : pharmacocinétique
Note : Les valeurs de référence de comparaison relatives au poids, à l’âge, au sexe et à la race sont 70 kg, 55 ans, le sexe masculin et la race blanche, respectivement; les groupes de référence pour les données sur l’insuffisance rénale et hépatique sont les sujets ayant une fonction rénale et une fonction hépatique normales.
- a) Chez les patients atteints de polyarthrite rhumatoïde, la posologie recommandée de XELJANZ est de 5 mg 1 f.p.j. Chez les patients atteints de colite ulcéreuse, la dose recommandée est la moitié de la dose totale quotidienne indiquée chez les patients ayant une fonction rénale et une fonction hépatique normales, c.-à-d. que la posologie recommandée de XELJANZ est de 5 mg 2 f.p.j. lorsque la posologie indiquée en présence d’une fonction rénale et d’une fonction hépatique normales est de 10 mg 2 f.p.j. et que la posologie recommandée de XELJANZ est de 5 mg 1 f.p.j. lorsque la posologie indiquée en présence d’une fonction rénale et d’une fonction hépatique normales est de 5 mg 2 f.p.j.
- b) L’administration de doses additionnelles après la dialyse n’est pas nécessaire.
Arthrite psoriasique
Les résultats de l’analyse pharmacocinétique populationnelle réalisée chez des patients atteints d’arthrite psoriasique évolutive concordaient avec les résultats observés chez les patients atteints de polyarthrite rhumatoïde.
Spondylarthrite ankylosante
Les résultats de l’analyse pharmacocinétique populationnelle réalisée chez des patients atteints de spondylarthrite ankylosante évolutive concordaient avec les résultats observés chez les patients atteints de polyarthrite rhumatoïde.
Arthrite juvénile idiopathique (AJI) évolutive
Les paramètres pharmacocinétiques du tofacitinib ont été étudiés chez des enfants atteints d’AJI évolutive (n = 246; âge : de 2 à < 18 ans, poids corporel : de 11 à 122 kg). D’après l’analyse pharmacocinétique populationnelle, la clairance (CL/F) et le volume de distribution (V/F) du tofacitinib étaient tous deux plus faibles chez les patients de moindre poids au sein d’une population atteinte d’AJI. On s’est servi d’un modèle allométrique pour décrire l’effet du poids corporel sur la clairance et sur le volume de distribution, et les exposants allométriques ont été estimés respectivement à 0,310 et à 0,537. Dans l’éventail des poids corporels (de 11 à 122 kg), la CL était multipliée par un facteur de 0,61 à 1,45, et le V/F, par un facteur de 0,56 à 1,33, comparativement aux valeurs obtenues chez un patient de référence présentant un poids médian de 46,3 kg. D’après le modèle de pharmacocinétique populationnelle, après l’administration biquotidienne de doses établies en fonction du poids (soit 3,2 mg pour les patients pesant de 10 à ≤ 20 kg, 4 mg pour les patients pesant de 20 à ≤ 30 kg et 5 mg pour les patients de ≥ 40 kg), on n’a relevé aucune différence pertinente sur le plan clinique quant à l’exposition au tofacitinib (ASC) en fonction de l’âge ou du poids chez les enfants. Bien que la Cmax ait été plus élevée et que la Cmin ait été moins élevée à mesure que le poids et l’âge diminuaient, on ne s’attend pas à ce que ces différences soient pertinentes sur le plan clinique. Chez les patients atteints d’AJI, l’ASC et la Cmin étaient moins élevées à la suite de l’administration d’une dose calculée en fonction du poids que chez les adultes atteints de polyarthrite rhumatoïde qui avaient reçu un comprimé pelliculé de tofacitinib à 5 mg 2 f.p.j.
11 Conservation, stabilité et mise au rebut
Conserver le produit entre 15 et 30 °C.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : citrate de tofacitinib
Nom chimique : (3R,4R)-4-méthyl-3-(méthyl-7H-pyrrolo[2,3-d]pyrimidin-4-ylamino)- ß-oxo-1-pipéridinepropanenitrile, 2-hydroxy-1,2,3-propanetricarboxylate (1:1) .
Formule moléculaire et masse moléculaire : C16H20N6O•C6H8O7, 504,5 daltons (ou 312,4 daltons pour la base libre CP-690,550)
Formule développée :
N
N
Me
Me
N
N NH
O N
HO2C CO2H
HO2C
OH •
Propriétés physicochimiques : Le CP-690,550-10 est une poudre de couleur blanche à blanc cassé. La solubilité du CP-690,550-10 dans l’eau (solution non tamponnée; pH de 3,54) est de 2,9 mg/mL.
14 Études cliniques
14.1 Études cliniques par indication
Polyarthrite rhumatoïde
Description des essais cliniques
L’efficacité et l’innocuité de XELJANZ ont été évaluées dans le cadre de cinq études multicentriques, à répartition aléatoire et à double insu, menées chez des patients de 18 ans ou plus atteints de polyarthrite rhumatoïde évolutive diagnostiquée conformément aux critères de l’ACR (American College of Rheumatology). Les patients présentaient ≥ 6 articulations sensibles et ≥ 6 articulations enflées au moment de la répartition aléatoire (≥ 4 articulations enflées et ≥ 4 articulations sensibles dans le cas de l’étude II). XELJANZ, à 5 ou à 10 mg, 2 f.p.j., a été administré en monothérapie (étude I) et en association avec des ARMM non biologiques (étude II) à des patients qui n’ont pas répondu de façon adéquate aux ARMM (non biologiques ou biologiques). XELJANZ à 5 ou à 10 mg, 2 f.p.j., a été administré en association avec le méthotrexate à des patients qui n’ont pas bien répondu au MTX (études III et IV) ou qui ont présenté une réponse insatisfaisante ou une intolérance à au moins un agent biologique inhibiteur du TNF approuvé (étude V).
Les principaux paramètres d’évaluation des études I et V étaient les suivants : la proportion de patients ayant obtenu une réponse ACR20, la variation moyenne du score HAQ-DI depuis le début de l’étude et la proportion de patients ayant obtenu un score DAS28-4(VS) inférieur à 2,6 au 3e mois. Les principaux critères d’évaluation des études II, III et IV étaient les suivants : la proportion de patients ayant obtenu une réponse ACR20 au 6e mois, la variation moyenne du score HAQ-DI entre le début de l’étude et le 3e mois et la proportion de patients ayant obtenu un score DAS28-4(VS) inférieur à 2,6 au 6e mois.
Les caractéristiques démographiques initiales étaient généralement similaires dans tous les groupes de traitement de chaque étude et comparables entre les études. L’âge moyen des patients variait de 50 à 56 ans. La plupart des patients (de 80 à 87 %) étaient des femmes. À l’exception de l’étude A3921044 (46 %), la majorité des patients (de 55 à 86 %) de chaque étude étaient de race blanche. Les données démographiques de chaque étude sont présentées au tableau 20.
L’étude RA-VI (A3921133) était une étude multicentrique de non-infériorité sans insu (à critères évalués à l’insu), à répartition aléatoire et à 3 groupes parallèles, visant à évaluer l’innocuité chez des patients ayant reçu un diagnostic de polyarthrite rhumatoïde évolutive modérée ou sévère qui étaient traités par une dose stable de méthotrexate. Ont participé à cette étude 4362 patients atteints de polyarthrite rhumatoïde qui étaient traités, et avaient 50 ans ou plus et au moins un autre facteur de risque CV en plus de la polyarthrite rhumatoïde. Les facteurs de risque CV étaient définis comme suit : tabagisme actuel, diagnostic d’hypertension, diabète de type 2, antécédents familiaux de coronaropathie précoce, antécédents de coronaropathie comprenant une intervention de revascularisation, pontage aortocoronarien, infarctus du myocarde, arrêt cardiaque, angine instable, syndrome coronarien aigu et présence d’une maladie extra-articulaire associée à la polyarthrite rhumatoïde, p. ex., nodules, syndrome de Sjögren, anémie due à une maladie chronique, manifestations pulmonaires.
Les patients ont été affectés au hasard, dans un rapport 1:1:1, à un traitement par XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j. ou un inhibiteur du TNF (adalimumab à 40 mg par voie s.-c. toutes les 2 semaines en Amérique du Nord ou étanercept à 50 mg par voie s.-c. toutes les semaines dans le reste du monde). Point à noter, conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019, la dose de tofacitinib dans le groupe 10 mg 2 f.p.j. de l’étude a été réduite à 5 mg 2 f.p.j. lorsqu’il a été déterminé que la fréquence d’embolie pulmonaire était accrue dans le groupe tofacitinib à 10 mg 2 f.p.j. par rapport au groupe inhibiteur du TNF. En outre, la mortalité de toutes causes était plus élevée dans le groupe tofacitinib à 10 mg 2 f.p.j. que dans les groupes inhibiteur du TNF et tofacitinib à 5 mg 2 f.p.j. Dans les données finales de l’étude, l’analyse des patients du groupe tofacitinib à 10 mg 2 f.p.j. a été basée sur le traitement initial attribué lors de la répartition aléatoire. Les coparamètres d’évaluation principaux étaient les manifestations cardiovasculaires graves confirmées et les cancers (à l’exclusion du cancer de la peau non mélanique) confirmés, lesquels ont fait l’objet d’une analyse principale visant à évaluer la non-infériorité de XELJANZ aux deux doses combinées par rapport à l’inhibiteur du TNF utilisé comme témoin. Les résultats ont montré que les critères de non-infériorité prédéfinis pour ces coparamètres d’évaluation principaux n’ont pas été remplis dans le cadre de la comparaison principale des deux doses combinées de tofacitinib et de l’inhibiteur du TNF (voir 8 Effets indésirables).
Plan et caractéristiques démographiques de l’étude
Tableau 20 : Résumé des données démographiques des sujets atteints de polyarthrite rhumatoïde ayant participé aux études cliniques
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Femmes (%) | Durée moyenne de la maladie (ans) |
| Études évaluant les ARMM en traitement de fond* | ||||||
| A3921046 Étude II Sync | MC, DI, GP, CP, R, ARMM en traitement de fond 12 mois | XELJANZ à 5 ou à 10 mg 2 f.p.j. Placebo → 5 mg Placebo → 10 mg Les patients NR passent à l’étape suivante au 3e mois Tous les patients passent à l’étape suivante au 6e mois | 792 | 52,3 (18 et 86) | 81,4 | 8,1 à 10,2 |
| A3921064 Étude III Standard | MC, DI, GP, CP, R, MTX en traitement de fond 12 mois | XELJANZ à 5 ou à 10 mg 2 f.p.j. Placebo → 5 mg Placebo → 10 mg Adalimumab à 40 mg, par voie s.-c., toutes les 2 semaines Les patients NR passent à l’étape suivante au 3e mois Tous les patients passent à l’étape suivante au 6e mois | 717 | 52,9 (18 et 83) | 81,7 | 6,9 à 9,0 |
A3921044 (analyse d’un an) Étude IV Scan | MC, DI, GP, CP, R, MTX en traitement de fond 24 mois | XELJANZ à 5 ou à 10 mg 2 f.p.j. Placebo → 5 mg Placebo → 10 mg Les patients NR passent à l’étape suivante au 3e mois Tous les patients passent à l’étape suivante au 6e mois | 797 | [52,0 et 53,7]** (18 et 82) | 85,2 | 8,8 à 9,5 |
| A3921032 Étude V Step | MC, DI, GP, CP, R, MTX en traitement de fond 6 mois | XELJANZ à 5 ou à 10 mg 2 f.p.j. Placebo → XELJANZ à 5 mg 2 f.p.j. au 3e mois Placebo → XELJANZ à 10 mg 2 f.p.j. au 3e mois | 399 | 55,0 (20 et 84) | 84,0 | 11,2 à 13,0 |
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Femmes (%) | Durée moyenne de la maladie (ans) |
| Études évaluant la monothérapie | ||||||
| A3921045 (Étude I) Solo | MC, DI, GP, CP, R 6 mois | XELJANZ à 5 ou à 10 mg 2 f.p.j. Placebo → XELJANZ à 5 mg 2 f.p.j. au 3e mois Placebo → XELJANZ à 10 mg 2 f.p.j. au 3e mois | 610 | 51,8 (21 et 81) | 86,6 | 7,3 à 8,6 |
| Étude évaluant l’innocuité après l’approbation | ||||||
| A3921133 (Étude RA-VI) Surveillance | MC, GP, R, SI ~ 5 ans | XELJANZ à 5 mg ou à 10 mg 2 f.p.j.*** Adalimumab à 40 par voie s.-c., toutes les 2 semaines (Amérique du Nord) Étanercept à 50 mg par voie s.-c., toutes les semaines (reste du monde) | 4362 | 61,15 (50 et 88) | 78,2 | 10,2 à 10,4 |
* En plus du traitement qui leur a été assigné au hasard, tous les patients qui ont participé aux études évaluant les ARMM en traitement de fond ont également reçu le méthotrexate (traitement précisé dans les études 1032, 1044 et 1064, permis dans l’étude 1046) ou un autre ARMM, le méthotrexate chez la plupart des sujets (étude 1046). ** Minimum et maximum des valeurs moyennes dans les groupes de traitement
*** Le groupe de traitement XELJANZ à 10 mg 2 f.p.j. représente les données des patients qui sont passés de XELJANZ à 10 mg 2 f.p.j. à XELJANZ à 5 mg 2 f.p.j. au cours de l’étude par suite d’une modification apportée à l’étude conformément à une recommandation du comité de surveillance des données d’innocuité en février 2019. n : nombre de patients répartis aléatoirement, MC : multicentrique, DI : double insu, GP : groupe parallèle, CP : comparative avec placebo, R : répartition aléatoire, NR : non répondeur (patient qui n’a pas réussi à obtenir une amélioration d’au moins 20 % entre le début de l’étude et le 3e mois quant au nombre d’articulations enflées et sensibles/douloureuses), MTX : méthotrexate, ARMM : antirhumatismal modificateur de la maladie, s.-c. : sous-cutanée, LD : longue durée; SI : sans insu Monographie de XELJANZ/XELJANZ XR (citrate de tofacitinib) Page 67 de 114 Résultats des études
Réponse clinique
Au cours des études I et V, les patients traités par XELJANZ à 5 mg 2 f.p.j. présentaient des taux de réponse ACR20, ACR50 et ACR70 statistiquement supérieurs au 3e mois, par rapport aux patients recevant le placebo. Lors des études II, III et IV, les patients traités par XELJANZ à 5 mg 2 f.p.j. présentaient des taux de réponse ACR20, ACR50 et ACR70 statistiquement supérieurs au 3e mois et au 6e mois, par rapport aux patients recevant le placebo (tableau 21). Au cours des études I, II et V, une augmentation du taux de réponse ACR20 (par rapport au placebo) a été observée en l’espace de 2 semaines. Au cours des études II, III et IV, les taux de réponse ACR se sont maintenus jusqu’au 12e mois chez les patients traités par XELJANZ.
Le pourcentage de patients ayant obtenu des réponses ACR20 à chaque visite de l’étude IV est présenté à la figure 4. Des réponses similaires ont été observées lors des études I, II, III et V.
La proportion de patients ayant obtenu un score DAS28-4(VS) inférieur à 2,6 pour chacune des études est indiquée au tableau 22.
Réponse sur le plan de la capacité fonctionnelle
L’amélioration de la capacité fonctionnelle a été évaluée au moyen du questionnaire HAQ-DI. Les patients qui recevaient XELJANZ à 5 mg 2 f.p.j. ont obtenu une amélioration significativement supérieure de la capacité fonctionnelle entre le début de l’étude et le 3e mois (études I, II, III et V), comparativement aux patients sous placebo. Lors des études I et II, les patients qui recevaient XELJANZ à 5 mg 2 f.p.j. ont obtenu une amélioration significativement supérieure de la capacité fonctionnelle comparativement aux patients sous placebo dès la 2e semaine. Lors de l’étude III, l’amélioration moyenne du score HAQ-DI s’est maintenue jusqu’au 12e mois chez les patients traités par XELJANZ. Au 3e mois, les patients recevant XELJANZ à 5 mg 2 f.p.j. présentaient des diminutions des scores HAQ-DI par rapport aux valeurs notées au début de l’étude (tableau 23) qui n’étaient pas inférieures à celles observées chez les patients du groupe traités par l’adalimumab.
Tableau 21 : Proportion de patients ayant obtenu une réponse ACR
| Pourcentage de patients | |||||||||||
| Monothérapie | Patients ayant une réponse insatisfaisante aux ARMM | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante aux inhibiteurs du TNF | |||||||
| Étude I (SOLO) | Étude II (SYNC) | Étude III (Standard) | Étude IV (SCAN) | Étude V (STEP) | |||||||
| Taux de réponse | PBO N = 120 | XELJANZ à 5 mg 2 f.p.j. N = 241 | PBO + ARMM N = 157 | XELJANZ à 5 mg 2 f.p.j. + ARMM N = 311 | PBO + MTX N = 106 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 196 | ADA à 40 mg toutes les sem. + MTX N = 199 | PBO + MTX N = 154 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 309 | PBO N = 131 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 132 |
ACR20† au 3e mois au 6e mois | 27 % n.d. | 60 %*** 69 % | 27 % 31 % | 56 %*** 53 %*** | 26 % 28 % | 61 %*** 52 %*** | 56 %*** 47 %** | 27 % 25 % | 56 %*** 51 %*** | 24 % n.d. | 42 %* 52 % |
| ACR50†† au 3e mois au 6e mois | 13 % n.d. | 31 %*** 42 % | 10 % 13 % | 27 %*** 34 %*** | 7 % 12 % | 34 %*** 37 %*** | 24 %*** 28 %** | 8 % 8 % | 29 %*** 32 %*** | 8 % n.d. | 27 %*** 37 % |
| ACR70†† au 3e mois au 6e mois | 6 % n.d. | 15 %* 22 % | 2 % 3 % | 8 %** 13 %*** | 2 % 2 % | 12 %** 20 %*** | 9 %* 9 %* | 3 % 1 % | 11 %** 15 %*** | 2 % n.d. | 14 %** 16 % |
* p < 0,05, XELJANZ vs placebo + MTX/ARMM
** p < 0,001, XELJANZ vs placebo + MTX/ARMM
*** p < 0,0001, XELJANZ vs placebo + MTX/ARMM
† Principal paramètre d’évaluation, erreurs de type I limitées
†† Paramètre d’évaluation secondaire, erreurs de type I non limitées
Figure 4 : Pourcentage de patients ayant obtenu une réponse ACR20 par visite dans l’étude IV
Tableau 22 : Proportion de patients ayant obtenu un score DAS28-4(VS) < 2,6
Score DAS28-4 (VS) < 2,6 | Monothérapie | Patients ayant une réponse insatisfaisante aux ARMM | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante aux inhibiteurs du TNF | ||||||
| Étude I (SOLO) | Étude II (SYNC) | Étude III (Standard) | Étude IV (SCAN) | Étude V (STEP) | |||||||
PBO N = 122 | XELJANZ à 5 mg 2 f.p.j. N = 243 | PBO + ARMM N = 159 | XELJANZ à 5 mg 2 f.p.j. + ARMM N = 315 | PBO + MTX N = 108 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 204 | ADA à 40 mg toutes les sem. + MTX N = 204 | PBO + MTX N = 160 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 321 | PBO N = 132 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 133 | |
| Proportion de patients ayant une réponse au 3e mois (n) | 4 % (5) | 5 % (13) | n.d. | n.d. | n.d. | n.d. | n.d. | n.d. | n.d. | 2 % (2) | 6 % (8) |
| Proportion de patients ayant une réponse au 6e mois (n) | n.d. | n.d. | 3 % (4) | 8 %* (24) | 1 % (1) | 5 % (11) | 6 %* (12) | 1 % (2) | 6 %† (19) | n.d. | n.d. |
* Valeur statistiquement significative (p < 0,05)
† L’emploi de la méthode descendante dans l’étude IV n’a pas permis d’établir si la différence était statistiquement significative. 2 f.p.j. : 2 fois par jour, DAS : score de l’activité de la maladie (Disease Activity Score), VS : vitesse de sédimentation, N : nombre de patients, n : nombre de patients satisfaisant aux critères prédéfinis
Monographie de XELJANZ/XELJANZ XR (citrate de tofacitinib) Page 71 de 114 Tableau 23 : Variation moyenne du score HAQ-DI entre le début et la fin de l’étude
* Principal paramètre d’évaluation de l’efficacité
** p < 0,001, XELJANZ vs placebo + MTX/ARMM
*** p < 0,0001, XELJANZ vs placebo + MTX/ARMM
† L’emploi de la méthode descendante dans l’étude IV n’a pas permis d’établir si la différence était statistiquement significative.
IC : intervalle de confiance; f.p.j. : fois par jour; N : nombre de patients; MC : méthode des moindres carrés
Les résultats sont obtenus à partir du modèle linéaire pour données longitudinales avec la variation par rapport au début de l’étude correspondant à une variable dépendante et le traitement, la visite initiale et la région correspondant aux effets fixes, et le patient correspondant à l’effet aléatoire.
| Monothérapie | Patients ayant une réponse insatisfaisante aux ARMM | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante au MTX | Patients ayant une réponse insatisfaisante aux inhibiteurs du TNF | |||||||
| Étude I (SOLO) | Étude II (SYNC) | Étude III (Standard) | Étude IV (SCAN) | Étude V (STEP) | |||||||
| Variation moyenne du score HAQ-DI (MC) | PBO N = 109 | XELJANZ à 5 mg 2 f.p.j. N = 237 | PBO + ARMM N = 147 | XELJANZ à 5 mg 2 f.p.j. + ARMM N = 292 | PBO + MTX N = 98 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 188 | ADA à 40 mg toutes les sem. + MTX N = 190 | PBO + MTX N = 146 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 294 | PBO N = 118 | XELJANZ à 5 mg 2 f.p.j. + MTX N = 117 |
Au 3e mois* | −0,22 | −0,51*** | −0,21 | −0,47*** | −0,25 | −0,56*** | −0,51*** | −0,15 | −0,4† | −0,18 | −0,43** |
Arthrite psoriasique
Description des essais cliniques
L’efficacité et l’innocuité de XELJANZ ont été évaluées dans le cadre de deux études multicentriques comparatives avec placebo, à répartition aléatoire et à double insu, menées chez 816 patients de 18 ans ou plus atteints d’arthrite psoriasique évolutive. Tous les patients étaient atteints d’arthrite psoriasique évolutive depuis au moins 6 mois, selon les critères CASPAR (ClASsification criteria for Psoriatic ARthritis; critères de classification de l’arthrite psoriasique), présentaient au moins 3 articulations sensibles/douloureuses et au moins 3 articulations enflées lors de la sélection et au début de l’étude ainsi qu’une poussée évolutive de psoriasis en plaques lors de la sélection. Des patients atteints de diverses formes d’arthrite psoriasique (non mutuellement exclusives) ont été recrutés dans les deux études cliniques : atteinte de < 5 articulations ou atteinte asymétrique (21 %), atteinte de ≥ 5 articulations (90 %), atteinte interphalangienne distale (61 %), arthrite mutilante (8 %), enthésite (80 %), dactylite (53 %), lésions psoriasiques sur > 3 % de la surface corporelle totale (69 %) ou spondylite (19 %). Ils avaient reçu un diagnostic d’arthrite psoriasique depuis une période médiane de 5,5 ans (médiane des min.-max. : 3,0-6,0 ans). Parmi les sujets répartis au hasard au cours des études cliniques comparatives à double insu, 54,2 % étaient des femmes et 94,6 % étaient de race blanche. L’âge moyen des patients était de 48,9 ans; 77 d’entre eux (9,4 %) avaient 65 ans ou plus. Tous les patients devaient recevoir un traitement par une dose stable d’ARMM synthétiques classiques (méthotrexate dans 78 % des cas, sulfasalazine dans 13 % des cas, léflunomide dans 7 % des cas et autre ARMM synthétique classique dans 1 % des cas), et ils étaient autorisés à recevoir en dose faible stable une corticothérapie par voie orale (21 % recevaient l’équivalent de ≤ 10 mg/jour de prednisone) et/ou des anti-inflammatoires non stéroïdiens (AINS; 57 %). Aux fins des deux études cliniques, les paramètres d’évaluation principaux étaient la réponse ACR20 et la variation du score HAQ-DI entre le début de l’étude et le 3e mois.
L’étude clinique PsA-I (A3921091), d’une durée de 12 mois, a été réalisée auprès de 422 patients qui avaient obtenu une réponse insatisfaisante à un ARMM synthétique classique (67 % et 33 % avaient obtenu une réponse insatisfaisante à 1 ARMM synthétique classique ou à ≥ 2 ARMM synthétiques classiques, respectivement) et qui n’avaient jamais reçu d’ARMM biologique inhibiteur du TNF (anti-TNF). Après répartition aléatoire selon un rapport de 2:2:2:1:1, les patients ont reçu l’un des traitements suivants : XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j., adalimumab à 40 mg par voie sous-cutanée toutes les 2 semaines, passage du placebo à XELJANZ à 5 mg 2 f.p.j. ou passage du placebo à XELJANZ à 10 mg 2 f.p.j., respectivement; le médicament à l’étude était ajouté au traitement de fond par un ARMM synthétique classique. À la visite du 3e mois, tous les patients affectés au placebo passaient à un traitement à l’insu par une dose de XELJANZ préétablie (5 ou 10 mg 2 f.p.j.). Le plan de l’étude PsA-I n’était pas conçu pour démontrer la non-infériorité ou la supériorité du tofacitinib par rapport à l’adalimumab.
L’étude clinique PsA-II (A3921125), d’une durée de 6 mois, a été réalisée auprès de 394 patients qui avaient obtenu une réponse insatisfaisante à au moins 1 anti-TNF homologué (66 %, 19 % et 15 % avaient obtenu une réponse insatisfaisante à 1 anti-TNF, à 2 anti-TNF ou à ≥ 3 anti-TNF, respectivement). Après répartition aléatoire selon un rapport de 2:2:1:1, les patients ont reçu l’un des traitements suivants : XELJANZ à 5 mg 2 f.p.j., XELJANZ à 10 mg 2 f.p.j., passage du placebo à XELJANZ à 5 mg 2 f.p.j. ou passage du placebo à XELJANZ à 10 mg 2 f.p.j., respectivement; le médicament à l’étude était ajouté au traitement de fond par un ARMM synthétique classique. À la visite du 3e mois, les patients affectés au placebo passaient à un traitement à l’insu par une dose de XELJANZ préétablie (5 ou 10 mg 2 f.p.j.), comme dans l’étude PsA-I.
Réponse clinique
Signes et symptômes
Après 3 mois, les taux de réponse ACR20, ACR50 et ACR70 dans l’étude PsA-I ainsi que les taux de réponse ACR20 et ACR50 dans l’étude PsA-II pour les patients traités par XELJANZ à 5 mg 2 f.p.j. étaient plus élevés (p ≤ 0,05) que dans le groupe placebo; le taux de réponse ACR70 était également plus élevé dans le groupe XELJANZ à 5 mg 2 f.p.j. que dans le groupe placebo dans l’étude PsA-II, mais la différence n’était pas statistiquement significative (p > 0,05) (tableau 24).
Tableau 24 : Proportion (%) de patients atteints d’arthrite psoriasique ayant obtenu une réponse clinique et variation moyenne depuis le début de l’étude dans les études PsA-I et PsA-II
Patients ayant obtenu une réponse insatisfaisante aux ARMM synthétiques classiquesa (jamais traités par des anti-TNF) | Patients ayant obtenu une réponse insatisfaisante aux anti-TNFb | ||||
| Étude PsA-I | Étude PsA-IIc | ||||
| Groupe de traitement | Placebo | XELJANZ à 5 mg 2 f.p.j. | Adalimumab à 40 mg/2 sem., voie s.-c.f | Placebo | XELJANZ à 5 mg 2 f.p.j. |
| N | 105 | 107 | 106 | 131 | 131 |
| ACR20 3e mois 6e mois 12e mois | 33 % s.o. s.o. | 50 %* 59 % 68 % | 52 % 64 % 60 % | 24 % s.o. - | 50 %*** 60 % - |
| ACR50 3e mois 6e mois 12e mois | 10 % s.o. s.o. | 28 %** 38 % 45 % | 33 % 42 % 41 % | 15 % s.o. - | 30 %* 38 % - |
| ACR70 3e mois 6e mois 12e mois | 5 % s.o. s.o. | 17 %* 18 % 23 % | 19 % 30 % 29 % | 10 % s.o. - | 17 % 21 % - |
| ∆ du LEId 3e mois 6e mois 12e mois | −0,4 s.o. s.o. | −0,8 −1,3 −1,7 | −1,1 −1,3 −1,6 | −0,5 s.o. - | −1,3 −1,5 - |
| ∆ du DSSd 3e mois 6e mois 12e mois | −2,0 s.o. s.o. | −3,5 −5,2 −7,4 | −4,0 −5,4 −6,1 | −1,9 s.o. - | −5,2 −6,0 - |
| PASI75e 3e mois 6e mois 12e mois | 15 % s.o. s.o. | 43 %*** 46 % 56 % | 39 % 55 % 56 % | 14 % s.o. - | 21 % 34 % - |
* p ≤ 0,05; ** p < 0,001; *** p < 0,0001 pour le traitement actif par rapport au placebo au 3e mois (statistiquement significatif); avec correction pour les erreurs de type I.
Abréviations : ∆ du LEI : variation du Leeds Enthesitis Index (indice d’évaluation de l’enthésite de Leeds) par rapport au début de l’étude; ∆ du DSS : variation du Dactylitis Severity Score (score de gravité de la dactylite) par rapport au début de l’étude; ACR20/50/70 : amélioration ≥ 20 %, 50 %, 70 % selon l’American College of Rheumatology; ARMM : antirhumatismal modificateur de la maladie; N : nombre de patients répartis de manière aléatoire et traités; s.o. : sans objet, étant donné que les données sur le placebo ne sont pas disponibles après le 3e mois (après le 3e mois, les patients passaient à XELJANZ à 5 mg 2 f.p.j. ou à XELJANZ à 10 mg 2 f.p.j.); s.-c. : sous-cutanée; /2 sem. : toutes les deux semaines; PASI : Psoriasis Area and Severity index; PASI75 : amélioration ≥ 75 % du score PASI.
- a) Réponse insatisfaisante à au moins un ARMM synthétique classique soit parce qu’il n’était pas jugé suffisamment efficace, soit parce qu’il était mal toléré.
- b) Réponse insatisfaisante à au moins un anti-TNF soit parce qu’il n’était pas jugé suffisamment efficace, soit parce qu’il était mal toléré.
- c) L’étude PsA-II a duré 6 mois.
- d) On ne peut déclarer que les résultats sont significatifs sur le plan statistique pour ces paramètres d’évaluation en raison de l’application de la méthode descendante. Le score initial était > 0 chez ces patients.
- e) Chez les patients présentant une surface corporelle touchée ≥ 3 % et un score PASI > 0 au départ.
- f) Erreurs de type I non limitées dans ce groupe.
En plus de la réponse ACR obtenue, chez les sujets des études PsA-I et PsA-II traités par XELJANZ à 5 mg 2 f.p.j., une amélioration soutenue de chaque composante de la réponse ACR – nombre d’articulations sensibles/douloureuses et nombre d’articulations enflées, évaluation de la douleur arthritique par le patient, évaluation globale de l’arthrite par le patient et par le médecin, score HAQ-DI et taux de CRP – a été notée entre le début et le 3e mois, par rapport aux patients sous placebo (tableau 25).
Tableau 25 : Composantes de la réponse ACR au début et au 3e mois des études PsA-I et PsA-II
| Patients ayant obtenu une réponse insatisfaisante aux ARMM synthétiques classiques (jamais traités par des anti-TNF) | Patients ayant obtenu une réponse insatisfaisante aux anti-TNF | ||||
| Étude PsA-I | Étude PsA-II | ||||
| Groupe de traitement | Placeb o | XELJANZ à 5 mg 2 f.p.j. | Adalimumab à 40 mg/2 sem., voie s.-c. | Placebo | XELJANZ à 5 mg 2 f.p.j. |
| N au début de l’étude | 105 | 107 | 106 | 131 | 131 |
| Composante de la réponse ACRa | |||||
Nombre d’articulations sensibles ou douloureuses (0-68) Début de l’étude 3e mois | 20,6 14,6 | 20,5 12,2 | 17,1 10,8 | 19,8 15,1 | 20,5 11,5 |
Nombre d’articulations enflées (0-66) Début de l’étude 3e mois | 11,5 7,1 | 12,9 6,3 | 9,8 4,0 | 10,5 7,7 | 12,1 4,8 |
Évaluation de la douleur arthritique par le patientb Début de l’étude 3e mois | 53,2 44,7 | 55,7 34,7 | 50,7 32,5 | 54,9 48,0 | 56,4 36,1 |
| Évaluation globale de l’arthrite par le patientb Début de l’étude 3e mois | 53,9 44,4 | 54,7 35,5 | 50,6 32,9 | 55,8 49,2 | 57,4 36,9 |
HAQ-DIc Début de l’étude 3e mois | 1,11 0,95 | 1,16 0,81 | 1,10 0,75 | 1,25 1,09 | 1,26 0,88 |
Évaluation globale de l’arthrite par le médecinb Début de l’étude 3e mois | 53,8 35,4 | 54,6 29,5 | 50,5 26,3 | 53,7 36,4 | 53,5 27,0 |
| Taux de CRP (mg/L) Début de l’étude 3e mois | 10,4 8,60 | 10,5 4,02 | 14,3 3,10 | 12,1 11,44 | 13,8 7,72 |
- a) Les données indiquées correspondent à la moyenne au début de l’étude et au 3e mois.
- b) Échelle visuelle analogique; 0 = le meilleur résultat, 100 = le moins bon résultat.
- c) HAQ-DI : Health Assessment Questionnaire Disability Index (indice de capacité fonctionnelle du questionnaire d’évaluation de la santé); 0 = le meilleur résultat, 3 = le moins bon résultat; 20 questions; catégories : habillement et soins personnels, capacité de se lever, alimentation, marche, hygiène, capacité d’atteindre des objets, préhension et activités.
Le pourcentage de patients ayant obtenu des réponses ACR20 à chaque visite des études PsA-I et PsA-II est présenté à la figure 5. Dans les deux études, chez les patients traités par XELJANZ, le taux de réponse ACR20 était significativement plus élevé en l’espace de 2 semaines que dans le groupe placebo (figure 5).
Figure 5 : Pourcentage de patients ayant obtenu une réponse ACR20 par visite
- a) Jusqu’au 12e mois de l’étude PsA-I
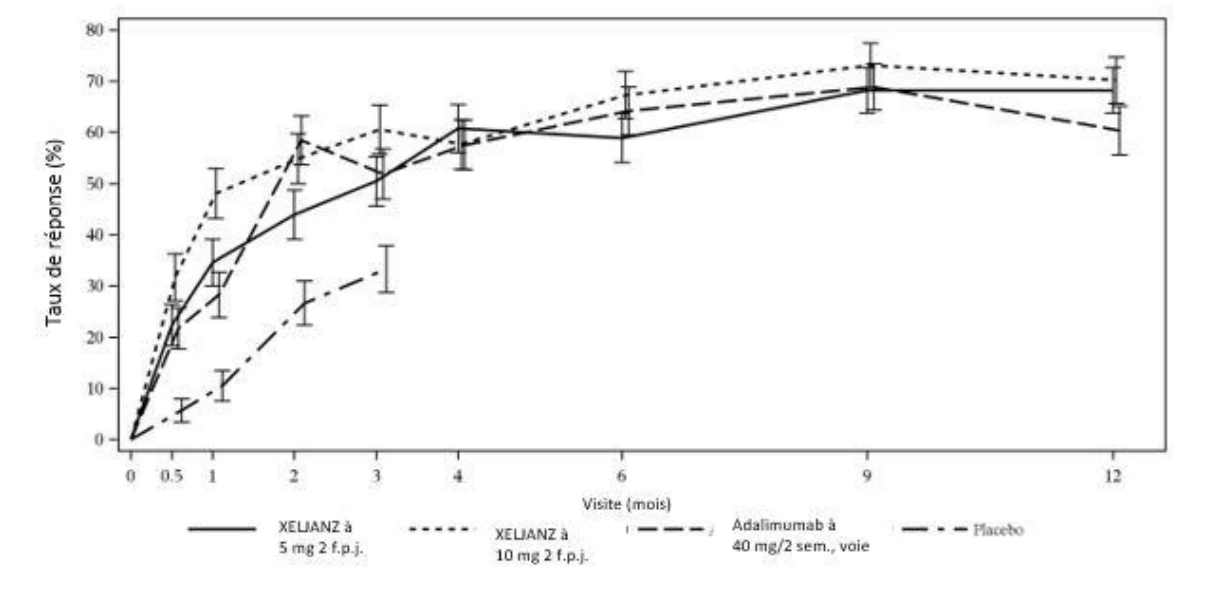
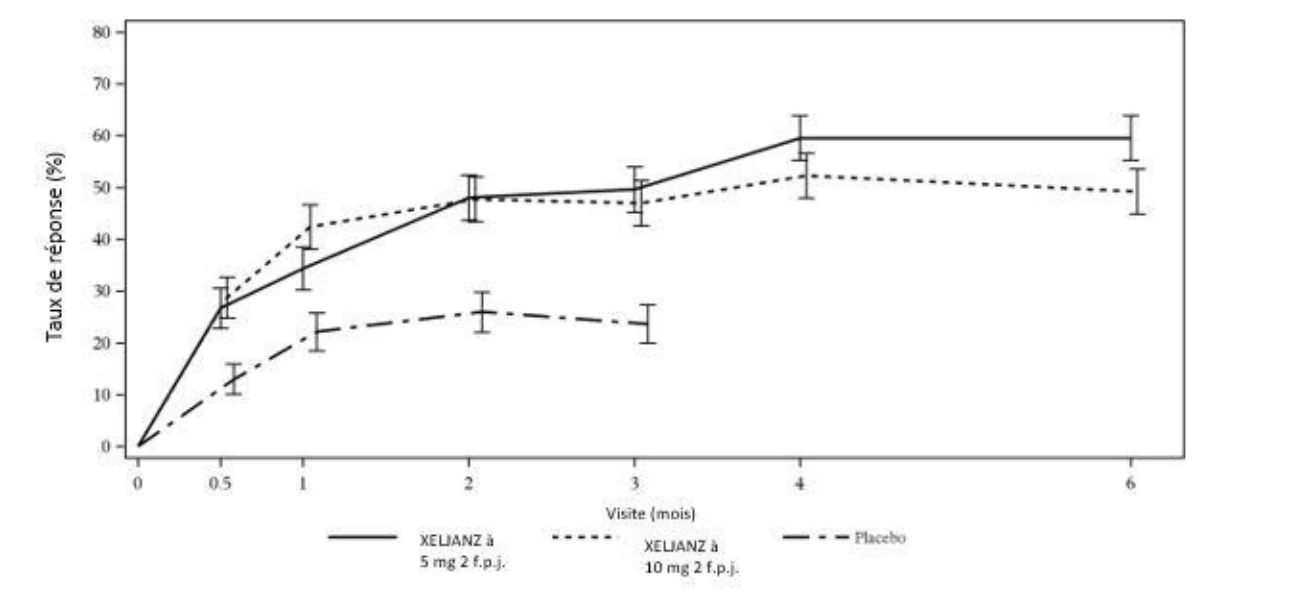
- b) Jusqu’au 6e mois de l’étude PsA-IIa
Au cours des études PsA-I et PsA-II, la comparaison de XELJANZ à 5 mg 2 f.p.j., de XELJANZ à 10 mg 2 f.p.j. et de l’adalimumab (étude PsA-I seulement) au placebo a donné des résultats significatifs (p ≤ 0,05) aux mois 0,5, 1, 2 et 3. /2 sem. : toutes les 2 semaines; f.p.j. : fois par jour; s.-c. : sous-cutanée.
Les patients affectés par répartition aléatoire au groupe placebo sont passés à l’insu à un traitement par XELJANZ à 5 mg ou à 10 mg 2 f.p.j. au 3e mois; les résultats concernant la portion XELJANZ de la séquence placebo→XELJANZ (donc, après le 3e mois) ne sont pas inclus dans la figure, pour faciliter la lecture.
- a) L'étude PsA-II a duré 6 mois.
Capacité fonctionnelle
L’amélioration de la capacité fonctionnelle a été évaluée au moyen du questionnaire HAQ-DI. Les patients qui recevaient XELJANZ à 5 mg 2 f.p.j. ont obtenu une amélioration significativement supérieure (p ≤ 0,05) de la capacité fonctionnelle entre le début de l’étude et le 3e mois, par rapport aux patients sous placebo (tableau 26).
Tableau 26 : Variation du score HAQ-DI par rapport aux valeurs initiales lors des études PsA-I et PsA-II
| Variation du score HAQ-DI selon la moyenne des moindres carrés (MMC) par rapport au début de l’étude | |||||
| Patients ayant obtenu une réponse insatisfaisante aux ARMM synthétiques classiquesa (jamais traités par des anti-TNF) | Patients ayant obtenu une réponse insatisfaisante aux anti-TNFb | ||||
| Étude PsA-I | Étude PsA-II | ||||
| Groupe de traitement | Placebo | XELJANZ à 5 mg 2 f.p.j. | Adalimumab à 40 mg/2 sem., voie s.-c.c | Placebo | XELJANZ à 5 mg 2 f.p.j. |
| N | 104 | 107 | 106 | 131 | 129 |
| 3e mois | −0,18 | −0,35* | −0,38 | −0,14 | −0,39*** |
| 6e mois | s.o. | −0,45 | −0,43 | s.o. | −0,44 |
| 12e mois | s.o. | −0,54 | −0,45 | s.o. | s.o. |
* p ≤ 0,05; *** p < 0,0001 pour le traitement actif par rapport au placebo au 3e mois (statistiquement significatif); avec correction pour les erreurs de type I.
Abréviations : ARMM : antirhumatismal modificateur de la maladie; HAQ-DI : Health Assessment Questionnaire Disability Index (indice de capacité fonctionnelle du questionnaire d’évaluation de la santé); N : nombre total de patients dans l’analyse statistique; s.-c. : sous-cutanée; /2 sem. : toutes les 2 semaines; s.o. : sans objet, étant donné que les données sur le placebo ne sont pas disponibles après le 3e mois (après le 3e mois, les patients passent à XELJANZ à 5 mg 2 f.p.j. ou à XELJANZ à 10 mg 2 f.p.j.).
- a) Réponse insatisfaisante à au moins un ARMM synthétique classique soit parce qu’il n’était pas jugé suffisamment efficace, soit parce qu’il était mal toléré.
- b) Réponse insatisfaisante à au moins un anti-TNF soit parce qu’il n’était pas jugé suffisamment efficace, soit parce qu’il était mal toléré.
- c) Erreurs de type I non limitées dans ce groupe
Au 3e mois des études PsA-I et PsA-II, le taux de réponse d’après le score HAQ-DI (diminution ≥ 0,35 unité du score par rapport à la valeur initiale) s’établissait à 53 % et à 50 %, respectivement, dans les groupes XELJANZ à 5 mg 2 f.p.j., à 31 % et à 28 %, respectivement, dans les groupes placebo et à 53 % dans le groupe adalimumab à 40 mg toutes les 2 semaines par voie sous-cutanée (étude PsA-I seulement).
Spondylarthrite ankylosante
Le programme de développement clinique visant à évaluer l’efficacité et l’innocuité de XELJANZ comprenait une étude comparative de confirmation avec placebo (étude AS-I). Les patients présentaient une maladie évolutive, définie par un score de 4 ou plus à l’indice BASDAI (Bath Ankylosing Spondylitis Disease Activity Index; indice de Bath d’activité de la spondylarthrite ankylosante) ainsi qu’à la question 2 du questionnaire BASDAI sur la douleur dorsale, bien qu’ils aient été traités par des AINS, des corticostéroïdes ou des ARMM.
L’étude AS-I est un essai clinique comparatif avec placebo de 48 semaines, mené à double insu et avec répartition aléatoire auprès de 269 adultes ayant obtenu une réponse insatisfaisante (réponse clinique insatisfaisante ou intolérance) à au moins 2 AINS. Les patients ont été répartis au hasard pour recevoir à l’insu soit XELJANZ à 5 mg 2 f.p.j., soit un placebo pendant 16 semaines, après quoi tous les patients passaient à XELJANZ à 5 mg 2 f.p.j. pour 32 autres semaines. Le paramètre d’évaluation principal était la proportion de patients ayant obtenu une réponse ASAS 20 à la semaine 16.
Du début de l’étude à la semaine 16, approximativement 7 % et 21 % des patients prenaient en concomitance du méthotrexate ou de la sulfasalazine, respectivement. De plus, les patients étaient autorisés à recevoir des corticostéroïdes par voie orale en dose faible stable (8,6 % en ont reçu) et/ou des AINS (81,8 % en ont reçu) du début de l’étude à la semaine 48. Vingt-deux pour cent des patients avaient présenté une réponse insatisfaisante à 1 ou 2 inhibiteurs du TNF.
Réponse clinique
À la semaine 16, les patients traités par XELJANZ à 5 mg 2 f.p.j. avaient obtenu des améliorations supérieures des réponses ASAS 20 et ASAS 40, comparativement au groupe placebo (tableau 27). Les réponses des patients recevant XELJANZ à 5 mg 2 f.p.j. se sont maintenues entre la semaine 16 et la semaine 48.
Tableau 27 : Réponses ASAS 20 et ASAS 40 à la semaine 16 de l’étude AS-I
| Placebo (N = 136)† | XELJANZ à 5 mg 2 f.p.j. (N = 133)‡ | Différence par rapport au placebo (IC à 95 %) | |
| Réponse ASAS 20*, % | 29 | 56 | 27 (16, 38)** |
| Patients n’ayant jamais pris d’ARMMb | 33 | 62 | 28 (15, 42) |
| RI-iTNF ou emploi d’un ARMMb (sans RI) | 16 | 39 | 23 (1, 44) |
| Réponse ASAS 40*, % | 13 | 41 | 28 (18, 38)** |
| Patients n’ayant jamais pris d’ARMMb | 14 | 45 | 31 (19, 43) |
| RI-iTNF ou emploi d’un ARMMb (sans RI) | 7 | 26 | 19 (2, 37) |
† 105 patients n’ayant jamais pris d’ARMMb et 31 qui avaient présenté une RI-iTNF ou qui avaient déjà pris un ARMMb. ‡ 102 patients n’ayant jamais pris d’ARMMb et 31 qui avaient présenté une RI-iTNF ou qui avaient déjà pris un ARMMb. * Erreurs de type I limitées.
** p < 0,0001.
RI-iTNF : réponse insatisfaisante à un inhibiteur du TNF
À la semaine 16, les améliorations des composantes de la réponse ASAS et d’autres mesures de l’activité de la maladie étaient plus importantes chez les patients ayant reçu XELJANZ à 5 mg 2 f.p.j. que chez ceux ayant reçu le placebo, comme le montre le tableau 28.
Tableau 28 : Composantes de la réponse ASAS et autres mesures de l’activité de la maladie à la semaine 16 de l’étude AS-I
| Placebo (N = 136) | XELJANZ à 5 mg 2 f.p.j. (N = 133) | Différence par rapport au placebo (IC à 95 %) | |||
| Début de l’étude (moyenne) | Semaine 16 (variation [MMC] par rapport au début de l’étude) | Début de l’étude (moyenne) | Semaine 16 (variation [MMC] par rapport au début de l’étude) | ||
| Composantes ASAS | |||||
patienta,* | 7,0 | –0,9 | 6,9 | –2,5 | –1,6 (–2,07, –1,05)** |
douleurs à la colonne vertébralea,* | 6,9 | –1,0 | 6,9 | –2,6 | –1,6 (–2,10, –1,14)** |
| 5,9 | –0,8 | 5,8 | –2,1 | –1,2 (–1,66, –0,80)** |
| 6,8 | –1,0 | 6,6 | –2,7 | –1,7 (–2,18, –1,25)** |
| hsCRPf,* (mg/dL) | 1,8 | –0,1 | 1,6 | –1,1 | –1,0 (–1,20, –0,72)** |
| ASDAS-CRPg,* | 3,9 | –0,4 | 3,8 | –1,4 | –1,0 (–1,16, –0,79)** |
* Erreurs de type I limitées.
** p < 0,0001.
Les estimations ont été calculées au moyen d’un modèle à effets mixtes et à mesures répétées utilisant des données recueillies pendant le traitement.
- a) Mesurées sur une échelle d’évaluation numérique où 0 = non actives ou absence de douleur et 10 = très actives ou douleur la plus vive.
- b) L’indice BASFI (Bath Ankylosing Spondylitis Functional Index; indice de Bath de capacité fonctionnelle des patients atteints de spondylarthrite ankylosante) a été mesuré sur une échelle d’évaluation numérique où 0 = facile et 10 = impossible.
- c) Le niveau d’inflammation correspond à la moyenne de deux auto-évaluations de la raideur rapportées par les patients dans le questionnaire BASDAI.
- d) hsCRP (High sensitivity C-reactive protein) : protéine C réactive mesurée au moyen d’une méthode de dosage ultrasensible.
- e) ASDAS-CPR (Ankylosing Spondylitis Disease Activity Score with C-Reactive Protein) : score d’activité de la spondylarthrite ankylosante avec mesure du taux de protéine C réactive.
MMC : moyenne (moindres carrés)
Les améliorations de la réponse ASAS 20 ont été observées à partir de la semaine 2. La figure 6 indique le pourcentage de patients qui avaient obtenu une réponse ASAS 20 à chacune des visites.
Figure 6 : Évolution des taux de réponse ASAS 20 jusqu’à la semaine 16 de l’étude AS-I
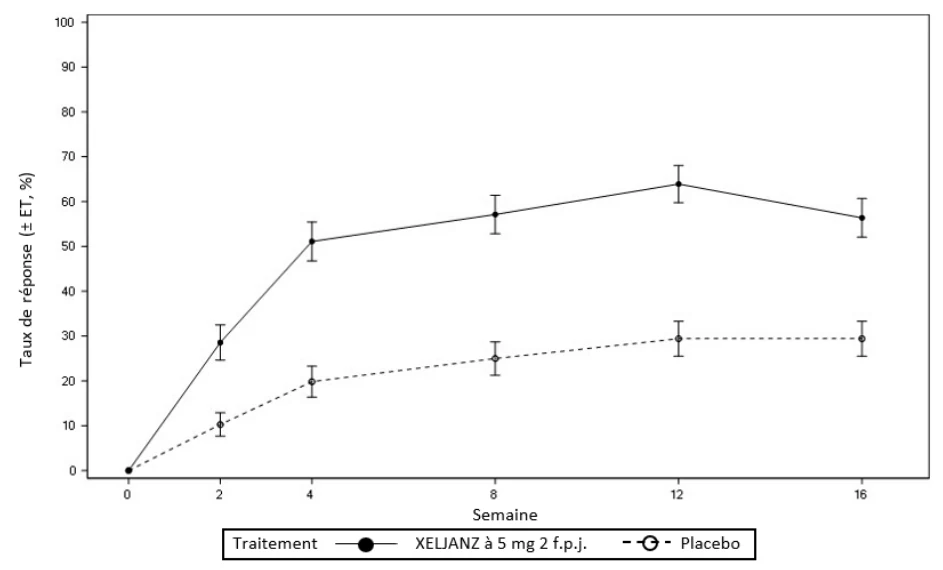
ET : erreur type
Les patients pour lesquels il manquait des données étaient classés comme des non-répondeurs.
Autres résultats liés à la santé
À la semaine 16, les patients traités par XELJANZ à 5 mg 2 f.p.j. avaient obtenu une plus grande amélioration par rapport aux valeurs initiales pour ce qui est du score au questionnaire sur la qualité de vie des patients atteints de spondylarthrite ankylosante (ASQoL) (–4,0 vs –2,0) que les patients qui avaient reçu le placebo (p < 0,001).
Colite ulcéreuse
Description des études cliniques
L’efficacité et l’innocuité de XELJANZ dans le traitement des adultes atteints de colite ulcéreuse évolutive modérée ou sévère (score Mayo de 6 à 12 avec un sous-score ≥ 2 à l’endoscopie et un sous-score ≥ 1 pour la rectorragie) ont été évaluées dans trois études multicentriques, comparatives avec placebo, à double insu et à répartition aléatoire : deux études identiques sur le traitement d’induction (OCTAVE Induction 1 et OCTAVE Induction 2) suivies d’une étude sur le traitement d’entretien (OCTAVE Sustain). Les patients admis aux études n’avaient pas répondu à au moins un traitement classique, y compris les corticostéroïdes, les immunomodulateurs et/ou un inhibiteur du TNF. L’administration concomitante de doses stables d’aminosalicylates et de corticostéroïdes oraux (dose quotidienne de prednisone pouvant atteindre jusqu’à 25 mg ou corticothérapie équivalente) était permise avec une réduction graduelle des corticostéroïdes jusqu’au retrait obligatoire dans les 15 semaines suivant l’admission à l’étude sur le traitement d’entretien. XELJANZ a été administré en monothérapie (c.-à-d. sans l’emploi concomitant de produits biologiques ni d’immunosuppresseurs) pour le traitement de la colite ulcéreuse.
Tableau 29 : Études cliniques de phase III sur l’emploi du tofacitinib à 5 et à 10 mg 2 f.p.j. chez des patients atteints de colite ulcéreuse
| Études | OCTAVE Induction 1 (A3921094) | OCTAVE Induction 2 (A3921095) | OCTAVE Sustain (A3921096) |
| Groupes de traitement (répartition aléatoire) | XELJANZ à 10 mg 2 f.p.j. Placebo (4:1) | XELJANZ à 10 mg 2 f.p.j. Placebo (4:1) | XELJANZ à 5 mg 2 f.p.j. XELJANZ à 10 mg 2 f.p.j. Placebo (1:1:1) |
| Nombre de patients admis | 598 | 541 | 593 |
| Durée de l’étude | 8 semaines | 8 semaines | 52 semaines |
| Paramètres d’efficacité principaux | Rémission | Rémission | Rémission |
| Paramètres d’efficacité secondaires clés | Amélioration de l’apparence de la muqueuse à l’endoscopie | Amélioration de l’apparence de la muqueuse à l’endoscopie | Amélioration de l’apparence de la muqueuse à l’endoscopie Rémission soutenue sans corticostéroïdes chez les patients en rémission au début de l’étude |
| Échec antérieur d’un inhibiteur du TNF | 51,3 % | 52,1 % | 44,7 % |
| Échec antérieur d’un corticostéroïde | 74,9 % | 71,3 % | 75,0 % |
| Échec antérieur d’un immunosuppresseur | 74,1 % | 69,5 % | 69,6 % |
| Utilisation d’un corticostéroïde au début de l’étude | 45,5 % | 46,8 % | 48,7 % |
De plus, une étude de prolongation de longue durée sans insu (OCTAVE Open) a été menée (voir plus bas pour de plus amples renseignements).
Données sur l’efficacité du traitement d’induction (OCTAVE Induction 1 et OCTAVE Induction 2) : Le paramètre d’évaluation principal des études OCTAVE Induction 1 et OCTAVE Induction 2 était la proportion de patients en rémission à la 8e semaine (c.-à-d. score Mayo total ≤ 2 sans sous-score individuel > 1 et sous-score de 0 pour la rectorragie). Le paramètre secondaire clé d’évaluation était la proportion de patients ayant une amélioration de l’apparence de la muqueuse à l’endoscopie à la 8e semaine (c.-à-d. sous-score de 0 ou de 1 à l’endoscopie). Ces paramètres ont été évalués selon l’interprétation centralisée de l’endoscopie.
Une proportion significativement plus importante de patients traités par XELJANZ à 10 mg 2 f.p.j. a obtenu une rémission et une amélioration de l’apparence de la muqueuse à l’endoscopie à la 8e semaine comparativement au placebo dans les deux études, comme l’indique le tableau 30.
Tableau 30 : Proportion de patients ayant satisfait aux paramètres d’efficacité à la 8e semaine
(OCTAVE Induction 1 et OCTAVE Induction 2, interprétation centralisée de l’endoscopie)
| OCTAVE Induction 1 | ||||
| Paramètre | Placebo N = 122 | XELJANZ à 10 mg 2 f.p.j. N = 476 | Différence entre XELJANZ à 10 mg 2 f.p.j. et le placebo (IC à 95 %) | |
| Rémissiona | 8,2 % | 18,5 % | 10,3 (4,3, 16,3)‡ | |
Amélioration de l’apparence de la muqueuse à l’endoscopieb | 15,6 % | 31,3 % | 15,7 (8,1, 23,4)† | |
| OCTAVE Induction 2 | ||||
| Paramètre | Placebo N = 112 | XELJANZ à 10 mg 2 f.p.j. N = 429 | Différence entre XELJANZ à 10 mg 2 f.p.j. et le placebo (IC à 95 %) | |
| Rémissiona | 3,6 % | 16,6 % | 13,0 (8,1, 17,9)† | |
Amélioration de l’apparence de la muqueuse à l’endoscopieb | 11,6 % | 28,4 % | 16,8 (9,5, 24,1)† | |
† p < 0,001; ‡ p < 0,05
N : nombre de patients retenus pour l’analyse
- a) Paramètre d’évaluation principal : La rémission était définie comme étant une rémission clinique (score Mayo ≤ 2 sans sous-score individuel > 1) et un sous-score de 0 pour la rectorragie.
- b) Paramètre secondaire clé d’évaluation : L’amélioration de l’apparence de la muqueuse à l’endoscopie était définie comme étant un sous-score Mayo à l’endoscopie de 0 (normal ou maladie inactive) ou de 1 (érythème, diminution de la vascularisation).
Dans les deux sous-groupes de patients, ayant eu ou non un échec à un traitement antérieur par un inhibiteur du TNF, une plus grande proportion de patients traités par XELJANZ à 10 mg 2 f.p.j. a obtenu une rémission et une amélioration de l’apparence de la muqueuse à l’endoscopie à la 8e semaine comparativement au placebo. Cette différence relative au traitement était constante entre les deux sous-groupes (tableau 31).
Tableau 31 : Proportion de patients ayant satisfait au paramètre principal et aux paramètres secondaires clés d’évaluation de l’efficacité à la 8e semaine selon le sous-groupe de traitement par un inhibiteur du TNF (OCTAVE Induction 1 et OCTAVE Induction 2, interprétation centralisée de l’endoscopie)
| OCTAVE Induction 1 (A3921094) | ||
| Paramètre | Placebo N = 122 | XELJANZ à 10 mg 2 f.p.j. N = 476 |
| Rémission à la 8e semainea | ||
| Avec un échec à un traitement antérieur par un inhibiteur du TNF | 1,6 % (1/64) | 11,1 % (27/243) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 15,5 % (9/58) | 26,2 % (61/233) |
| Amélioration de l’apparence de la muqueuse à l’endoscopie à la 8e semainec | ||
| Avec un échec à un traitement antérieur par un inhibiteur du TNF | 6,3 % (4/64) | 22,6 % (55/243) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 25,9 % (15/58) | 40,3 % (94/233) |
| OCTAVE Induction 2 (A3921095) | ||
| Paramètre | Placebo N = 112 | XELJANZ à 10 mg 2 f.p.j. N = 429 |
| Rémission à la 8e semainea | ||
| Avec un échec à un traitement antérieur par un inhibiteur du TNFd | 0,0 % (0/60) | 11,7 % (26/222) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 7,7 % (4/52) | 21,7 % (45/207) |
| Amélioration de l’apparence de la muqueuse à l’endoscopie à la 8e semainec | ||
| Avec un échec à un traitement antérieur par un inhibiteur du TNFd | 6,7 % (4/60) | 21,6 % (48/222) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 17,3 % (9/52) | 35,7 % (74/207) |
N : nombre de patients retenus pour l’analyse
- a) La rémission était définie comme étant une rémission clinique (score Mayo ≤ 2 sans sous-score individuel > 1) et un sous-score de 0 pour la rectorragie.
- b) Patient ayant eu un échec à au moins 1 traitement classique (corticostéroïdes, azathioprine, 6-mercaptopurine), mais qui n’avait pas d’antécédents d’échec à un traitement par un inhibiteur du TNF.
- c) L’amélioration de l’apparence de la muqueuse à l’endoscopie était définie comme étant un sous-score Mayo à l’endoscopie de 0 (normal ou maladie inactive) ou de 1 (érythème, diminution de la vascularisation).
- d) Réponse inadéquate, perte de réponse ou intolérance à un traitement par un inhibiteur du TNF.
Des diminutions aux sous-scores de rectorragie et de fréquence des selles ont été observées dès la 2e semaine chez les patients traités par XELJANZ.
La réponse clinique était définie comme étant une diminution ≥ 3 points et ≥ 30 % du score Mayo par rapport aux valeurs initiales accompagnée d’une diminution ≥ 1 point du sous-score pour la rectorragie ou d’un sous-score absolu de 0 ou de 1 pour la rectorragie. Une réponse clinique a été observée chez 60 %
des patients traités par XELJANZ à 10 mg 2 f.p.j. comparativement à 33 % des patients sous placebo dans l’étude OCTAVE Induction 1 et chez 55 % comparativement à 29 % dans l’étude OCTAVE Induction 2.
Traitement d’entretien (OCTAVE Sustain) :
Un total de 593 patients ayant terminé un traitement de 8 semaines dans l’une des études sur le traitement d’induction et ayant obtenu une réponse clinique ont de nouveau été répartis au hasard dans l’étude OCTAVE Sustain; 179 des 593 patients (30 %) étaient en rémission au début de l’étude OCTAVE Sustain.
Le paramètre d’évaluation principal était la proportion de patients en rémission à la 52e semaine. Les deux paramètres secondaires clés d’évaluation étaient la proportion de patients présentant une amélioration de l’apparence de la muqueuse à l’endoscopie à la 52e semaine et la proportion de patients présentant une rémission soutenue sans corticostéroïdes aux 24e et 52e semaines parmi les patients qui étaient en rémission au début de l’étude OCTAVE Sustain.
Une proportion significativement plus importante de patients des groupes XELJANZ à 5 mg 2 f.p.j. et XELJANZ à 10 mg 2 f.p.j. a satisfait au paramètre principal et aux deux paramètres secondaires clés d’évaluation, comme l’indique le tableau 32.
Tableau 32 : Proportion de patients ayant satisfait au paramètre principal et aux paramètres secondaires clés d’évaluation de l’efficacité à la 52e semaine (traitement d’entretien, étude OCTAVE Sustain, interprétation centralisée de l’endoscopie)
| Paramètre | Placebo N = 198 | XELJANZ à 5 mg 2 f.p.j. N = 198 | Différence entre XELJANZ à 5 mg 2 f.p.j. et le placebo (IC à 95 %) | XELJANZ à 10 mg 2 f.p.j. N = 197 | Différence entre XELJANZ à 10 mg 2 f.p.j. et le placebo (IC à 95 %) |
| Rémissiona | 11,1 % | 34,3 % | 23,2 (15,3, 31,2)* | 40,6 % | 29,5 (21,4, 37,6)* |
Amélioration de l’apparence de la muqueuse à l’endoscopieb | 13,1 % | 37,4 % | 24,2 (16,0, 32,5)* | 45,7 % | 32,6 (24,2, 41,0)* |
| Rémission soutenue sans corticostéroïdes aux 24e et 52e semaines parmi les patients en rémission au début de l’étudec | N = 59 5,1 % | N = 65 35,4 % | 30,3 (17,4, 43,2)* | N = 55 47,3 % | 42,2 (27,9, 56,5)* |
* p < 0,0001
N : nombre de patients retenus pour l’analyse
- a) La rémission était définie comme étant une rémission clinique (score Mayo ≤ 2 sans sous-score individuel > 1) et un sous-score de 0 pour la rectorragie.
- b) L’amélioration de l’apparence de la muqueuse à l’endoscopie était définie comme étant un sous-score Mayo à l’endoscopie de 0 (normal ou maladie inactive) ou de 1 (érythème, diminution de la vascularisation).
- c) La rémission soutenue sans corticostéroïdes était définie comme étant une rémission sans prise de corticostéroïdes pendant au moins 4 semaines avant la visite aux 24e et 52e semaines.
De plus, parmi les 179 patients en rémission au début de l’étude (59 dans le groupe placebo, 65 dans le groupe XELJANZ à 5 mg 2 f.p.j. et 55 dans le groupe XELJANZ à 10 mg 2 f.p.j.), le taux de patients ayant obtenu une rémission à la 52e semaine (c.-à-d. maintien de la rémission) était plus important dans les groupes XELJANZ à 5 mg 2 f.p.j. (46 %) et à 10 mg 2 f.p.j. (56 %) par rapport au placebo (10 %).
Dans les deux sous-groupes de patients ayant eu ou non un échec à un traitement antérieur par un inhibiteur du TNF, la proportion de patients traités soit par XELJANZ à 5 mg 2 f.p.j., soit par XELJANZ à 10 mg 2 f.p.j. était plus importante par rapport au placebo pour le paramètre principal et les paramètres secondaires clés d’évaluation; cependant, il était impossible d’en déterminer la signification statistique (voir le tableau 33).
Tableau 33 : Proportion de patients ayant satisfait au paramètre principal et aux paramètres secondaires clés d’évaluation de l’efficacité dans l’étude sur le traitement d’entretien OCTAVE Sustain (A3921096) selon le sous-groupe de traitement par un inhibiteur du TNF (interprétation centralisée de l’endoscopie)
| Paramètre | Placebo N = 198 | XELJANZ à 5 mg 2 f.p.j. N = 198 | XELJANZ à 10 mg 2 f.p.j. N = 197 |
| Rémission à la 52e semainea | |||
| Avec un échec à un traitement antérieur par un inhibiteur du TNFe | 10/89 (11,2 %) | 20/83 (24,1 %) | 34/93 (36,6 %) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 12/109 (11,0 %) | 48/115 (41,7 %) | 46/104 (44,2 %) |
| Amélioration de l’apparence de la muqueuse à l’endoscopie à la 52e semainec | |||
| Avec un échec à un traitement antérieur par un inhibiteur du TNFe | 11/89 (12,4 %) | 25/83 (30,1 %) | 37/93 (39,8 %) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 15/109 (13,8 %) | 49/115 (42,6 %) | 53/104 (51,0 %) |
| Rémission soutenue sans corticostéroïdes aux 24e et 52e semaines parmi les patients en rémission au début de l’étuded | |||
| Avec un échec à un traitement antérieur par un inhibiteur du TNFe | 1/21 (4,8 %) | 4/18 (22,2 %) | 7/18 (38,9 %) |
| Sans échec à un traitement antérieur par un inhibiteur du TNFb | 2/38 (5,3 %) | 19/47 (40,4 %) | 19/37 (51,4 %) |
N : nombre de patients retenus pour l’analyse
- a) La rémission était définie comme étant score Mayo ≤ 2 sans sous-score individuel > 1 et un sous-score de 0 pour la rectorragie.
- b) Patient ayant eu un échec à au moins 1 traitement classique (corticostéroïdes, azathioprine, 6-mercaptopurine), mais qui n’avait pas d’antécédents d’échec à un traitement antérieur par un inhibiteur du TNF.
- c) L’amélioration de l’apparence de la muqueuse à l’endoscopie était définie comme étant un sous-score Mayo à l’endoscopie de 0 (normal ou maladie inactive) ou de 1 (érythème, diminution de la vascularisation).
- d) La rémission soutenue sans corticostéroïdes était définie comme étant une rémission sans prise de corticostéroïdes pendant au moins 4 semaines avant la visite aux 24e et 52e semaines.
- e) Un échec à un traitement antérieur par un inhibiteur du TNF dans ce programme était défini comme étant une réponse inadéquate, une perte de réponse ou une intolérance à un traitement par un inhibiteur du TNF.
Étude de prolongation sans insu (OCTAVE Open) :
Les patients n’ayant pas obtenu de réponse clinique dans l’une des études sur le traitement d’induction (OCTAVE Induction 1 ou OCTAVE Induction 2) après un traitement de 8 semaines par XELJANZ à 10 mg 2 f.p.j. étaient admissibles à une étude de prolongation sans insu (OCTAVE Open). Après 8 semaines additionnelles de traitement par XELJANZ à 10 mg 2 f.p.j. dans l’étude OCTAVE Open, 53 % des patients (155/293) ont obtenu une réponse clinique et 14 % (42/292) ont obtenu une rémission.
Arthrite juvénile idiopathique évolutive
L’innocuité et l’efficacité de XELJANZ chez des patients de 2 à < 18 ans atteints d’AJI ont été évaluées lors d’une étude de phase III avec retrait (étude JIA-I; A3921104, déjà terminée) et d’une étude de prolongation de longue durée (EPLD; étude A3921145, toujours en cours). Les effectifs des études comprenaient des patients atteints de polyarthrite positive ou négative pour le facteur rhumatoïde (RF), d’oligoarthrite étendue ou d’AJI idiopathique sans symptômes généraux qui avaient présenté une réponse insatisfaisante ou une intolérance à au moins un ARMM, ainsi que des patients atteints d’arthrite psoriasique juvénile ou d’arthrite avec enthésite qui avaient obtenu une réponse insatisfaisante aux AINS.
Tous les patients admis à l’étude JIA-I ont reçu, sans insu, le tofacitinib en comprimés pelliculés à 5 mg ou en solution orale à une dose équivalente en fonction du poids, 2 f.p.j. pendant 18 semaines (phase préliminaire). Les patients qui présentaient au moins une réponse JIA-ACR30 à la fin de la période sans insu ont été répartis aléatoirement (1:1) pour recevoir soit le tofacitinib à 5 mg en comprimés pelliculés ou en solution orale, soit un placebo pendant la phase comparative avec placebo sans insu de 26 semaines. En tout, 34 % des patients avaient déjà été exposés à un inhibiteur du TNF dans le cadre de l’étude JIA-I. Le traitement au moyen de doses stables d’un corticostéroïde ou de MTX était autorisé, mais non obligatoire; le tiers et les deux tiers environ des patients recevaient respectivement des corticostéroïdes et du MTX pendant les phases préliminaire et à double insu. Ceux qui n’avaient pas obtenu une réponse JIA-ACR30 à la fin de la phase préliminaire sans insu ou qui avaient subi une poussée à quelque moment que ce soit ont été retirés de l’étude, mais étaient autorisés à participer à l’EPLD. La poussée de la maladie était définie comme une aggravation de 30 % ou plus d’au moins 3 des 6 variables des mesures principales de l’AJI, sans que plus d’une des autres mesures principales de la réponse se soit améliorée de 30 % ou plus.
Au total, 225 patients atteints d’AJI ont été sélectionnés pour la phase préliminaire sans insu de l’étude JIA-I. De ces patients, 173 (76,9 %) ont été répartis aléatoirement dans le cadre de la phase à double insu en vue de recevoir soit le tofacitinib (n = 88), soit un placebo (n = 85). Le paramètre d’évaluation principal pour l’étude JIA-1 était le nombre de poussées de la maladie survenues à la semaine 44, par rapport au début de la phase à double insu (semaine 18). La population retenue pour l’analyse de l’efficacité était composée des sous-groupes atteints de polyarthrite positive ou négative pour le FR, d’oligoarthrite étendue ou d’AJI idiopathique sans symptômes généraux. Les patients atteints d’arthrite psoriasique juvénile ont été inclus en tant que sous-groupe distinct pour l’analyse de l’efficacité. Les patients atteints d’arthrite avec enthésite n’ont pas été pris en compte pour cette analyse.
Signes et symptômes
On a constaté significativement moins de poussées de la maladie chez les patients sous tofacitinib à la semaine 44 que chez les patients sous placebo (29,2 % [21/72] vs 52,9 % [37/70]; différence par rapport au placebo : −23,7 % [IC à 95 % : de −39% à −8 %]; p = 0,0031). La survenue de poussées de la maladie en fonction des visites pour l’étude JIA-I est présentée à la figure 7.
Figure 7 : Poussées de la maladie survenues par visite lors de la phase à double insu de l’étude JIA-I
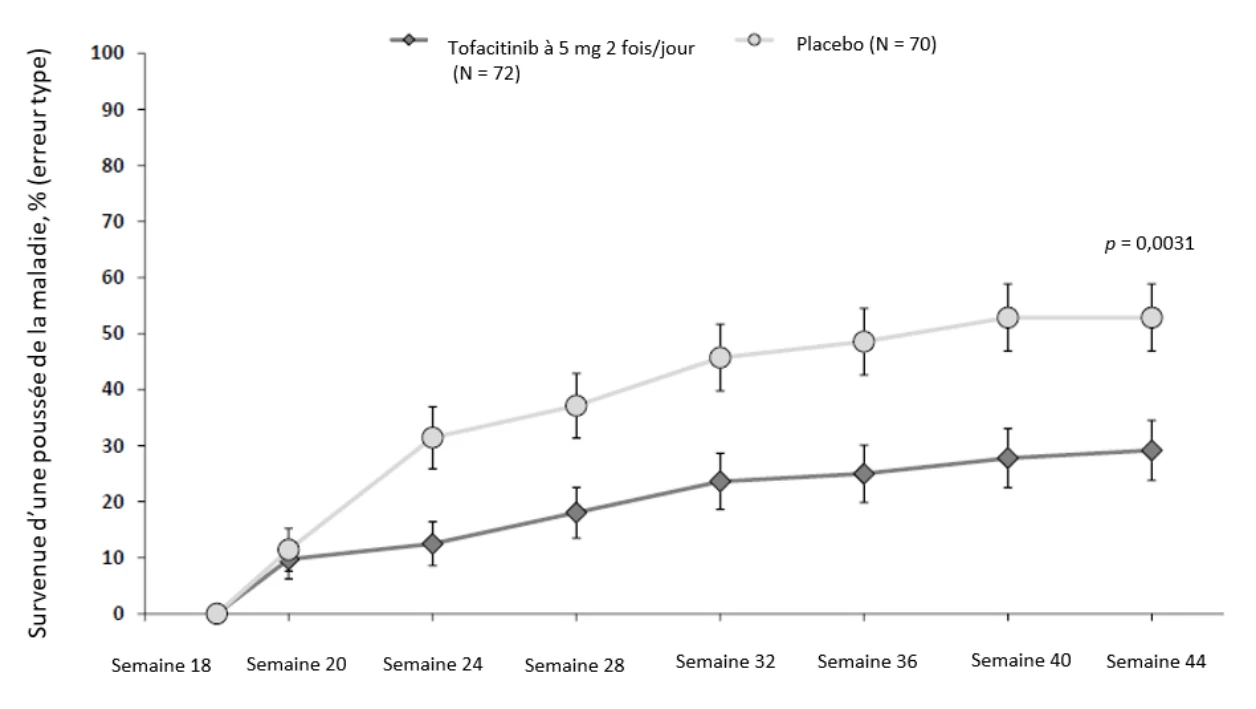
N : nombre total de patients.
La phase à double insu de 26 semaines s’étendait de la semaine 18 à la semaine 44, à partir du jour de la répartition aléatoire. Le sous-groupe des patients atteints d’AJI comprenait ceux atteints de polyarthrite positive ou négative pour le FR, d’oligoarthrite étendue et d’AJI sans manifestations générales.
Chez les patients atteints de rhumatisme psoriasique juvénile (sous-type d’AJI), les résultats obtenus quant à la fréquence des poussées étaient plus favorables avec le tofacitinib (28,6 %; n = 2/7) qu’avec le placebo (75,0 %, n = 6/8) et concordaient avec ceux observés dans la population globale de l’étude.
16 Toxicologie non clinique
Toxicologie générale
Toxicité de doses uniques et de doses multiples
Le tofacitinib a causé la mort de rats ayant reçu des doses orales uniques ≥ 500 mg/kg. Des doses intraveineuses uniques allant jusqu’à 3 mg/kg n’ont pas entraîné de toxicité locale ou générale chez les rats. Chez les singes cynomolgus ayant reçu des doses orales uniques ≥ 200 mg/kg (en 3 doses fractionnées à 7 heures d’intervalle environ [3 f.p.j.]), des vomissements et une diminution de l’activité ont été observés.
Les fonctions organiques immunitaire et hématopoïétique ont été reconnues comme les principales cibles des études de toxicité de doses multiples. Les effets sur le système immunitaire (notamment diminution du taux des lymphocytes circulants, déplétion lymphoïde des ganglions lymphatiques, de la rate, du thymus et de la moelle osseuse, et infections bactériennes et virales) étaient conformes à ceux de l’inhibition des JAK1/3. Des diminutions du taux d’hémoglobine, de l’hématocrite et du nombre d’érythrocytes et de réticulocytes ont été attribuées à l’inhibition de la JAK2. Ces effets étaient généralement réversibles pendant la phase de rétablissement de 4 semaines dans les études de 4 semaines et de 6 semaines menées sur des singes et des rats, respectivement. L’administration répétée de doses orales allant jusqu’à 10 mg/kg 1 f.p.j. (soit jusqu’à environ 15 ou 7,6 fois l’exposition clinique chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.) à des rats et celle de doses de 1 mg/kg 2 f.p.j. (soit environ 1 ou 0,5 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.) à des singes cynomolgus adultes ont été tolérées dans le cadre d’études d’une durée maximale de 6 mois et de 39 semaines, respectivement. Au cours de l’étude de 39 semaines menée sur de jeunes singes, la réponse des anticorps thymodépendants à la vaccination antigénique était diminuée à la dose élevée de 5 mg/kg 2 f.p.j., qui correspond à environ 5 ou 2,5 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.
Génotoxicité
Le tofacitinib n’a pas eu d’effet mutagène lors des essais in vitro de mutation inverse sur bactéries. Des hausses reproductibles d’anomalies chromosomiques ont été observées lors d’une analyse cytogénétique in vitro sur des lymphocytes humains, à des concentrations cytotoxiques élevées, avec activation métabolique, mais aucun effet n’a été observé lors de l’analyse sans activation métabolique. Au cours des études de suivi, le tofacitinib n’a pas eu d’effet mutagène sur les cellules de mammifères (test de dépistage in vitro de mutations au locus HGPRT de cellules ovariennes du hamster chinois [CHO/HGPRT]) et n’a pas induit de lésion primaire de l'ADN lors de tests in vivo/in vitro de synthèse d’ADN non programmée sur des cultures primaires d'hépatocytes de rats. Le tofacitinib s’est également révélé dépourvu d’effet mutagène in vivo lors de l’épreuve du micronoyau dans les cellules de rat.
Cancérogénicité
Lors d’une étude de 39 semaines sur la toxicité de doses multiples chez des singes adultes, des lymphomes ont été observés à la dose élevée de 5 mg/kg 2 f.p.j. (environ 6 fois l’exposition chez l’humain à la dose de 5 mg 2 f.p.j., ou environ 3 fois à la dose de 10 mg 2 f.p.j.), mais non à la dose plus faible de 1 mg/kg 2 f.p.j. (environ 1 fois l’exposition chez l’humain à la dose de 5 mg 2 f.p.j., ou environ 0,5 fois à la dose de 10 mg 2 f.p.j.). Aucune tumeur liée au traitement n’a été observée lors d’une étude de 6 mois menée chez des souris transgéniques rasH2 recevant une dose élevée maximale de 200 mg/kg/jour, soit environ 38 ou 19 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.
Dans une étude de cancérogénicité de 2 ans menée chez le rat, le tofacitinib a entraîné une augmentation du nombre de tumeurs bénignes des cellules de Leydig et du nombre d’hibernomes malins (tumeurs développées aux dépens de la graisse brune) à des doses orales ≥ 30 mg/kg/jour (≥ 35 ou 17 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.) et du nombre de thymomes bénins à la dose de 100/75 mg/kg/jour (environ 187 ou 94 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.). Aucune tumeur liée au traitement n’a été décelée chez les rats recevant la dose de 10 mg/kg/jour (environ 16 ou 8 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.). La pertinence de la présence des tumeurs bénignes des cellules de Leydig quant aux risques chez l’humain demeure inconnue.
Toxicité pour la reproduction et le développement
Le tofacitinib n’a eu aucun effet sur la fertilité des rats mâles; toutefois, chez les femelles traitées, le tofacitinib a entraîné une baisse du taux de gestation et du nombre de corps jaunes, de sites d’implantation et de fœtus viables, ainsi qu’une augmentation de résorptions précoces à des doses orales ≥ 10 mg/kg/jour (≥ 15 ou 8 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.). La dose sans effet nocif observable (DSENO) relative à la fertilité des femelles et au développement embryonique précoce était de 1 mg/kg/jour (environ 1 ou 0,6 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.).
Le tofacitinib s’est révélé tératogène (anomalies externes, viscérales et squelettiques) chez les lapins et les rats à des doses orales de 30 et de 100 mg/kg/jour (environ 13/6 et 146/73 fois l’exposition chez
l’humain à la dose de 5/10 mg 2 f.p.j.), respectivement. Chez les lapins, les effets tératogènes, qui se sont produits en l’absence de toxicité maternelle, comprenaient : thoracogastroschisis, omphalocèle, malformations craniofaciales (microstomie, microphtalmie, fente labio-palatine), malformations du septum interventriculaire membraneux, agénésies de la vésicule biliaire, queue courte ou absente et malformations squelettiques (fusion sternébrale et malformations costales et/ou vertébrales). De plus, on a observé une augmentation des cas d’expulsion d’embryon après implantation (résorptions précoces et tardives) et, par conséquent, un nombre réduit de fœtus viables. La DSENO relative au développement des lapins était de 10 mg/kg/jour (environ 3 ou 1,5 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.). Chez les rats, le tofacitinib a augmenté le nombre de cas d’expulsion d’embryon après implantation (résorptions précoces et tardives), a réduit le poids corporel fœtal et a augmenté la fréquence des malformations fœtales aux doses qui exercent des effets toxiques maternels. Des malformations évoquant la tératogénicité comprenaient l’anasarque, des malformations du septum interventriculaire membraneux et des anomalies squelettiques (absence d’arc cervical, os des membres pliés, centrum thoracique hémicentrique et malformations costales et sternales). La DSENO relative au développement des rats était de 30 mg/kg/jour (environ 58 ou 29 fois l’exposition chez l’humain à la dose de 5 et de 10 mg 2 f.p.j.).
Lors de l’étude sur le développement périnatal et postnatal chez les rats, le tofacitinib a diminué le nombre de ratons nés et vivants à la naissance, et a diminué la survie des ratons à des doses orales de 50 mg/kg/jour (environ 73 ou 36 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.). Le traitement de femelles à des doses orales allant jusqu’à 10 mg/kg/jour (jusqu’à 15 ou 8 fois l’exposition chez l’humain à la dose de 5 ou de 10 mg 2 f.p.j.) n’a eu aucun effet sur la maturation sexuelle ou la capacité des rates de la génération F1 à apprendre, à s’accoupler et à mettre bas des fœtus viables de génération F2.
Tableau 34 : Résumé des études de toxicologie
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
| Toxicité d’une dose unique | |||||
| Étude sur la toxicité d’une dose orale unique chez des rats Sprague-Dawley (01-2063-07) | Dose unique | Rats Sprague-Dawley | 3M, 3F | 0, 500, 1000, 2000 (gavage oral, 20 mL/kg, méthylcellulose à 0,5 %/suspension) | 500 mg/kg : mort de 1 femelle le 1er jour; pelage teinté de rouge (nez/museau); ↓ éosinophiles, ↓ fibrinogène, ↑ ALAT, ↑ ASAT, ↑ glucose, ↑ AUS. ≥ 500 mg/kg : ↓ activité, léthargie, fermeture partielle des yeux, respiration laborieuse, salivation; lymphocytolyse dans le ganglion lymphatique mésentérique et diminution du nombre de lymphocytes dans la zone minimale de la pulpe blanche de la rate. 1000 mg/kg : mort de 6/6 animaux le 2e jour; nécrose des hépatocytes centrolobulaires. ≥ 1000 mg/kg : sécrétion lacrymale et froideur au toucher; distension de l’estomac; nécrose des hépatocytes individuels; lymphocytolyse dans la pulpe blanche de la rate. 2000 mg/kg : mort de 6/6 animaux le 2e jour; respiration lente et coloration des yeux/écoulement nasal. |
Étude sur la toxicité d’une dose intraveineuse unique chez des rats avec période de | Dose unique | Rats Sprague-Dawley | 10M, 10Fb | 0, 0,5, 1, 3 (voie intraveineuse, 0,5-3 mL/kg, 10 mM d’acide lactique dans une solution physiologique) | ≤ 3 mg/kg : aucun effet |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
rétablissement de 14 jours (09GR453) | |||||
Étude d’un jour sur la toxicité d’une dose orale chez des singes cynomolgus (00-2063-04) | 1 jour | Singes cynomolgus | 2M, 2F | 40, 200, 1000c (gavage oral, 7 mL/kg, méthylcellulose à 0,5 %/suspension) | ≥ 200 mg/kg : vomissements, ↓ activité |
| Toxicité de doses multiples | |||||
| Études déterminantes | |||||
Étude de 6 semaines sur la toxicité de doses orales avec une période de rétablissement de 1 mois chez des rats Sprague-Dawley (01-2063-06) | 6 semaines | Rats Sprague-Dawley | 10- 15/sexe/do se | 1, 10, 100 (gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 %/suspension) | 1 mg/kg/jour (DMEO) : ↓ numération leucocytaire, ↓ lymphocytes, ↓ éosinophiles, ↓ basophiles, ↓ numération érythrocytaire, ↓ HCT, ↓ Hb, déplétion lymphoïde dans la moelle osseuse. 10 mg/kg/jour : mêmes effets que ci-dessus, + ↓ réticulocytes, déplétion lymphoïde dans la rate, le thymus et le ganglion lymphatique mésentérique. 100 mg/kg/jour : mêmes effets que ci-dessus, + ↑ polynucléaires neutrophiles, ↑ ASAT. 100 mg/kg/jour (rétablissement) : rétablissement des taux de réticulocytes et d’ASAT, aucun résultat microscopique dans les tissus lymphoïdes, rétablissement partiel de la numération leucocytaire, lymphocytaire, |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
| érythrocytaire et présence de cellules lymphoïdes dans la moelle osseuse. | |||||
| Étude de 6 mois sur la toxicité de doses orales chez des rats (77435) | 6 mois | Rats Sprague-Dawley | 15/sexe/do se | 1, 10, 100 (gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 %/suspension) | 1 mg/kg/jour (DMEO) : ↓ leucocytes, ↓ lymphocytes, ↓ éosinophiles, ↓ basophiles, ↓ grosses cellules non colorées, ↓ numération érythrocytaire, ↓ HCT, ↓ Hb, ↑ polynucléaires neutrophiles (F), ↓ poids de la rate, ↓ lymphocytes T, lymphocytes T (CD3+), sous-types de lymphocytes T (CD4+, CD8+), lymphocytes B (CD45RA+), cellules NK (CD161+). 10 mg/kg/jour : mêmes effets que ci-dessus, + ↓ réticulocytes; polynucléaires neutrophiles, ↑ glucose, ↑ phosphatase alcaline; ↓ triglycérides (F), ↓ poids de la rate, atrophie lymphoïde (ganglions lymphatiques, rate, thymus) (F), histiocytose alvéolaire. 100 mg/kg/jour : mêmes effets que ci-dessus, + ↑ polynucléaires neutrophiles, ↑ réticulocytes, ↑ globuline; ↓ triglycérides, ↑ poids du foie; ↓ poids du thymus, atrophie lymphoïde (GALT), hypertrophie hépatocellulaire. |
Étude de 1 mois sur la toxicité de doses orales avec période de rétablissement de | 4 semaines | Singes cynomolgus | 3/sexe/dos e | 10, 50, 100 gavage oral, 3 f.p.j.d, 5 mL/kg, méthylcellulose à 0,5 %/suspension | 10 mg/kg/jour : ↓ lymphocytes, ↓ sous-types de lymphocytes (lymphocytes T auxiliaires, lymphocytes T cytotoxiques/suppresseurs et cellules NK, ↓ Hb. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
1 mois chez des singes cynomolgus (01-2063-09) | 50 mg/kg/jour : mêmes effets que ci-dessus, + animaux morts, perte de poids corporel, diminution de l’activité, ↑ leucocytes, ↓ numération érythrocytaire, ↓ HCT, ↓ réticulocytes, ↑ ASAT, ↑ ALAT, ↓ Ca, ↓ groupement de polynucléaires neutrophiles, déplétion granulocytique légère dans la moelle osseuse, déplétion lymphoïde dans la rate, infections bactérienne et virale secondaires à une immunosuppression dans le cœur, le rein, les voies gastro-intestinales, la cavité buccale et la peau. 100 mg/kg/jour : mêmes effets que ci-dessus (sauf sans ↑ numération leucocytaire), + déplétion érythrocytaire dans la moelle osseuse ↑ cellules myéloïdes immatures dans la moelle osseuse, déplétion lymphoïde dans le ganglion lymphatique mésentérique. 50 mg/kg/jour (période de rétablissement) : rétablissement complet à l’exception d’un rétablissement partiel de ↑ polynucléaires neutrophiles, ↑ ALAT et ↑ ASAT, ↓ (CD16+, CD3-), ↓ numération érythrocytaire; effet rebond des taux de lymphocytes (CD4+, CD3+) et (CD8+, CD3+), des lymphocytes et des réticulocytes. | ||||
| Étude de 39 semaines sur la toxicité de doses orales chez des singes | 39 semaines | Singes cynomolgus | 4/sexe/dos e | 0,5, 2, 10e gavage oral, 2 f.p.j., 10 mL/kg, | 0,5 mg/kg/jour (DMEO) : ↓ taux total de lymphocytes, ↓ sous-types de lymphocytes (lymphocytes T auxiliaires, - |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
| (2003-0301) | méthylcellulose à 0,5 %/suspension | cytotoxiques/suppresseurs et cellules NK); hyperplasie lymphoïde (2/4 M). 2 mg/kg/jour : mêmes effets que ci-dessus, + ↓ numération érythrocytaire, ↓ HCT, ↓ Hb, hyperplasie lymphoïde (4/4 M). 10 mg/kg/jour : mêmes effets que ci-dessus, + mort d’animaux,↑ réticulocytes; hyperplasie érythrocytaire dans la moelle osseuse; hyperplasie lymphoïde (3/4 M, 1/4 F); lymphome (1/4 M, 2/4 F; 2 cas confirmés dont la source est des lymphocytes B), infiltrats de cellules mononucléaires dans le cœur (F). | |||
| Génotoxicité | |||||
| Études in vitro | |||||
Test de dépistage des mutations bactériennes inverses in vitro (test d’AMES) (01-2063-11) | In vitro | Salmonella typhimurium, Escherichia coli | s.o. | 0,010-5 mg/plaque Méthode par dilution et incubation pendant environ 48 à 72 heures à 37 °C | Aucun effet génotoxique. Aucun effet cytotoxique. |
Tests de dépistage des mutations sur des cellules de mammifères (01-2063-16) | In vitro | Cellules d’ovaires de hamster chinois (CHO)-K1-BH4 | s.o. | 16-5000 µg/mL traitement de 5 heures, incubation de 6-8 jours |
|
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
Test cytogénétique in vitro (01-2063-10) | In vitro | Lymphocytes périphériques humains | s.o. | 41,8-2400 µg/mL 3 heures avec activation, 3 et 24 heures sans activation | Effets cytotoxiques : suppression mitotique d’environ 50 % atteinte dans tous les groupes de traitement. Effets génotoxiques : le tofacitinib n’a pas entraîné une augmentation significative des aberrations structurales des chromosomes après 3 et 24 heures de traitement sans activation métabolique. Après 3 heures en présence d’activation métabolique, le tofacitinib a augmenté les aberrations structurales des chromosomes à des concentrations relativement cytotoxiques. |
| Études in vivo | |||||
Étude de synthèse non programmée de l’ADN sur hépatocytes de rat in vitro et in vivo (01-2063-17) | Dose unique Hépatocytes, 2-4 et 14-16 heures après la dose | Rats Sprague-Dawley | M | 125, 250, 250 gavage oral, 10 mL/kg, méthylcellulose à 0,5 % | Effets toxiques/cytotoxiques : hypoactivité, respiration laborieuse et/ou yeux qui louchent dans le groupe recevant la dose de 500 mg/kg. Effets génotoxiques : aucun effet. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
Test cytogénétique in vivo (micronoyau des cellules de rat) (01-2063-12) | Une fois par jour pendant 3 jours | Rats Sprague-Dawley | 6M, 6F | 62,5, 125, 250 gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 % | Effets toxiques/cytotoxiques : Aucun animal n’est mort ni n’a montré des signes cliniques indésirables attribuables au médicament. Une diminution statistiquement significative du gain pondéral moyen en pourcentage a été manifeste chez les rats mâles. Les mâles ont également présenté une réduction liée au traitement statistiquement significative du taux moyen des érythrocytes polychromatiques en %, évoquant une toxicité de la moelle osseuse. Effets génotoxiques : aucun effet. |
| Carcinogénicité | |||||
Étude de 6 mois sur le gavage oral chez des souris (8200-368) | 6 mois | Souris/modèle 001178-T (souris hémizygotes), CB6F1/Jic- TgrasH2@Tac Souris/modèle 001178-W (souris homozygotes de type sauvage), CB6F1/Jic- TgrasH2@Tac | 25/sexe/do se | 25, 75, 200 gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 % (p/v)/solution | ≥ 25 mg/kg/jour : Aucun signe probant de pouvoir carcinogène lié au traitement. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
Étude de 2 ans sur le gavage oral chez des rats (6348-463) | 103 semainesf | Rats Sprague-Dawley | 60-70/ sexe/dose | 10/10, 30/30, 75/100g gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 %/solution | 10 mg/kg/jour : angiomes bénins des ganglions lymphatiques mésentériques (M). 30 mg/kg/jour : hyperplasie et tumeurs bénignes des cellules interstitielles des testicules (M), hibernomes malins dans plusieurs organes (F). 75 mg/kg/jour : mêmes effets que ci-dessus (M). 100/75 mg/kg/jour : thymome bénin dans le thymus (F). |
| Étude expérimentale | |||||
Étude expérimentale de 14 jours sur le traitement oral chez des rats (10GR431) | 14 jours | Rats Sprague-Dawley | 8F avec pompes de BrdU 5F sans pompes de BrdU | Gavage oral, 1 f.p.j., 10 mL/kg, méthylcellulose à 0,5 %/solution | Le tofacitinib a inhibé la signalisation par les kinases JAK/STAT dans les TAB comme en témoignent les taux tissulaires diminués de STAT3 (pSTAT3) et de pSTAT5 phosphorylés aux doses ≥ 10 mg/kg/jour. |
Étude expérimentale utilisant des adipocytes bruns de rats (11GR016) | 1 heure avant l’incubation avec XELJANZ, puis 20 minutes avec PRLo et XELJANZ | Rats Sprague-Dawley/cellule s primaires de Leydig | In vitro | 150 mM de NaCl, 0,03 mM de NaHCO3/solution (PRLo), diméthylsulfoxyde à 0,1 %/solution (XELJANZ) | Le tofacitinib a inhibé l’augmentation induite par la prolactine de la phosphorylation de STAT5A/B. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
Étude expérimentale utilisant des cellules primaires de Leydig de rats (11GR015) | 1 heure avant l’incubation avec XELJANZ, puis 15 minutes avec PRLo et XELJANZ | Rats Sprague-Dawley/ adipocytes bruns primaires différenciés/ pSTAT5A/ protéine B | In vitro | 150 mM de NaCl, 0,03 mM de NaHCO3/solution (PRLo), diméthylsulfoxyde à 0,1 %/solution (XELJANZ) | Le tofacitinib a inhibé l’augmentation induite par la prolactine de la phosphorylation de STAT5A/B. |
| Toxicité pour la reproduction et le développement | |||||
Étude des effets de doses orales sur la fertilité et le développement embryonnaire chez des rats mâles et femelles (05GR051) | (F) Phase 1 : 14 jours avant l’accouplement, pendant toute la durée de la cohabitation et jusqu’au 7e jour de gestation. (M) Phase 2 : minimum de 63 jours (début 28 jours avant l’accouplement) | Rats Sprague-Dawley | 20/sexe/ dose | 1, 10, 100 gavage oral, 1 f.p.j., 10 mL/kg | 1 mg/kg/jour : aucun effet. 10 mg/kg/jour : ↑ perte post-implantation. 100 mg/kg/jour : mêmes effets que ci-dessus, + ↓ taux de gestation, ↓ corps jaune, ↓ sites d’implantation, ↓ fœtus viables, ↑ résorptions précoces, ↑ perte pré-implantation. |
| Étude des effets de doses orales sur le développement | 6e au 17e jour de gestation | Rats Sprague-Dawley | 20F/dose | 1, 10, 30 | ≥ 1 mg/kg/jour : aucun effet. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
embryo-fœtal chez des rats (04-2063-24) | gavage oral, 1 f.p.j., 10 mL/kg | ||||
Étude des effets de doses orales sur le développement embryo-fœtal chez des rats (09GR353) | 6e au 17e jour de gestation | Rat Sprague-Dawley | 20F/dose | 30, 100, 300 gavage oral, 1 f.p.j., 10 mL/kg | 30 mg/kg/jour : aucun effet. 100 mg/kg/jour : ↓ fœtus viables, ↓ poids de l’utérus, malformations externes, viscérales et squelettiques. 300 mg/kg/jour : ↓ poids corporel maternel et consommation d’aliments, signes cliniques de faible tolérance, aucun fœtus viable à examiner. |
Étude des effets de doses orales sur le développement embryo-fœtal chez des lapins (05-2063-25) | 7e au 19e jour de gestation | Lapins blancs de Nouvelle-Zélande | 20F/dose | 10, 30, 100 gavage oral, 1 f.p.j., 2 mL/kg | 10 mg/kg/jour : aucun effet. 30 mg/kg/jour : ↓ fœtus viables, ↓ poids de l’utérus, malformations externes, viscérales et squelettiques. 100 mg/kg/jour : mêmes effets que ci-dessus, + ↓ poids corporels des fœtus, ↑ variations viscérales. |
Étude des effets de doses orales sur la reproduction et le développement péri/postnatal incluant une évaluation comportementale et fonctionnelle | Du 6e jour de gestation au 21e jour de lactation (ou 24e jour de gestation pour les rates qui n’ont pas mis | Rats Sprague- Dawley | 25F/dose | Gavage oral, 1 f.p.j. pendant la période d’administration; 10 mL/kg | 10 mg/kg/jour : aucun effet. 50 mg/kg/jour : ↓ nombre de naissance de petits, ↓ nombre de nouveau-nés vivants, ↓ survie des petits, ↓ poids corporel des petits. |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
postnatale chez des rats (LIA00468) | bas une portée) | ||||
| Développement et reproduction – jeunes animaux | |||||
Étude des effets de doses orales sur la fertilité chez de jeunes rats (10GR250) | Du 21e au 70e jour après la naissance (M) Du 21e au 55e jour après la naissance (F) | Rats Sprague-Dawley | 20/sexe/ dose | 1, 10, 100 gavage oral, 1 f.p.j., 10 mL/kg méthylcellulose à 0,5 % (p/v)/suspension | 1 mg/kg/jour : aucun effet. 10 mg/kg/jour : ↓ poids corporel (M), ↓ gain pondéral (M). 100 mg/kg/jour : mêmes effets que ci-dessus (M et F). |
Étude de toxicité de doses orales chez de jeunes rats avec une période de rétablissement de 2 mois (10GR307) | Du 21e au 49e jour après la naissance | Rats Sprague-Dawley | 16/sexe/ dose | 1, 10, 100 gavage oral, 1 f.p.j., 10 mL/kg méthylcellulose à 0,5 % (p/v)/suspension | 1 mg/kg/jour : femelles : ↓ leucocytes, ↓ lymphocytes, éosinophiles, basophiles; mâles seulement : ↑ vacuolisation dans la graisse brune, ↓ lymphocytes T, ↓ lymphocytes T auxiliaires, ↓ lymphocytes T cytotoxiques, ↓ lymphocytes B, ↓ cellules NK. 10 mg/kg/jour : mêmes effets que ci-dessus, ↓ lymphocytes T, ↓ lymphocytes T auxiliaires, ↓ lymphocytes T cytotoxiques, ↓ lymphocytes B, ↓ cellules NK. Mâles : ↓ leucocytes, ↓ lymphocytes, éosinophiles, basophiles. Femelles : ↓ poids corporel et gain pondéral, ↓ réticulocytes, ↓ cellularité (thymus) – |
| Type d’étude | Durée du traitement | Espèce animale ou type de cellules | Animaux/ groupe | Dose (mg/kg/jour)a | Résultats |
femelles, ↓ cellularité (rate), ↓ cellularité lymphoïde – ganglion lymphatique mésentérique. 100 mg/kg/jour : mêmes effets que ci-dessus, ↓ poids corporel et gain pondéral (M), ↓ numération érythrocytaire, ↓ cellularité : ganglion lymphatique inguino-fémoral, ganglion lymphatique mandibulaire. | |||||
Étude de toxicité de doses orales de 39 semaines chez de jeunes singes avec une période de rétablissement de 26 semaines (rapport provisoire) (2501-010) | 39 semaines | Singes cynomolgus | 4/sexe/ dose | 0,5, 2, 10 gavage oral, 2 f.p.j., 5 mL/kg méthylcellulose à 0,5 % (p/v)/suspension | 0,5 mg/kg/jour : aucun effet. 2 mg/kg/jour : ↓ nombre total de lymphocytes (M), ↓ sous-types de lymphocyte (cellules NK, cellules T CD8+ effectrices, cellules T CD8+ (M), ↓ poids du thymus (M), ↓ poids de la rate (F). 10 mg/kg/jour : ↓ nombre total de lymphocytes (M + F), ↓ numération érythrocytaire, ↓ HCT, ↓ Hb, ↓ sous-types de lymphocyte (cellules NK, cellules T CD4+ et CD8+, cellules T CD4+ et CD8+ naïves, cellules CD8+ à mémoire centrale et effectrice), ↓ poids de la rate et du thymus. |
- a) Les doses sont exprimées en mg de fraction active/kg/jour, sauf indication contraire.
- b) Cinq animaux/sexe ont été autopsiés le 2e jour et 5/sexe ont été gardés en vie pendant une période de rétablissement de 14 jours et autopsiés le 15e jour.
- c) 13, 67, 333 mg/kg, 3 f.p.j.; doses prises à 7 heures d’intervalle.
- d) 3,33, 16,7, 33,3 mg/kg, 3 f.p.j.; doses prises à 7 heures d’intervalle.
- e) 0,25, 1, 5 mg/kg 2 f.p.j.; doses prises à 12 heures d’intervalle.
- f) Tous les mâles survivants du groupe 4 ont été sacrifiés au 654e jour (94e semaine) de la phase d’administration. Tous les mâles survivants des groupes 1 à 3 ont été sacrifiés le 686e jour (98e semaine) de la phase d’administration. Toutes les femelles survivantes ont été sacrifiées le 715e jour (103e semaine) de la phase d’administration.
- g) La dose a été réduite, passant de 100 à 75 mg/kg/jour à partir du 133e jour.
ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase; BrdU : 5-bromo-2’déoxyuridine; AUS : azote uréique sanguin; Ca : calcium; CHO : cellules d’ovaire de hamster chinois; CD : classe de différenciation; F : femelle; GALT : tissu lymphoïde associé au tube digestif; GGT : gamma glutamyl transférase; Hb : hémoglobine; HCT : hématocrite; JAK : Janus kinase; DMEO : dose minimale avec effet observé; M : mâle; s.o. : sans objet; NaCl : chlorure de sodium; NaHCO3 : bicarbonate de sodium; NK : cellules tueuses naturelles (Natural Killer); PRLo : prolactine ovine; PCE : érythrocytes polychromatiques; pSTAT : transducteur du signal et activateur de la transcription phosphorylés (Phosphorylated signal transducer and activator of transcription); STAT : transducteur du signal et activateur de la transcription (Signal transducer and activator of transcription); f.p.j. : fois par jour.