


Monographie de produit - Sotyktu
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2026-04 |
|---|---|
| 7 Mise en garde et précautions, 7.1.2 Allaitement | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie ............................................................................................................... 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ....................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Posologie recommandée et ajustement posologique .......................................... 4
4.4 Administration ...................................................................................................... 5
4.5 Dose oubliée ......................................................................................................... 5
5 Surdose ....................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 6
7 Mises en garde et précautions .................................................................................... 6
Cancérogenèse et génotoxicité ........................................................................................ 6
Conduite et utilisation de machines ................................................................................. 6
Système endocrinien et métabolisme .............................................................................. 6
Fonctions hépatique, biliaire et pancréatique .................................................................. 6
Système immunitaire ....................................................................................................... 6
Santé reproductive ........................................................................................................... 7
7.1 Populations particulières ...................................................................................... 7
Approved 1.0v
7.1.1 Grossesse .......................................................................................................... 7
7.1.2 Allaitement ....................................................................................................... 7
7.1.3 Enfants et adolescents ...................................................................................... 8
7.1.4 Personnes âgées ............................................................................................... 8
8 Effets indésirables ....................................................................................................... 8
8.1 Aperçu des effets indésirables .............................................................................. 8
8.2 Effets indésirables observés au cours des études cliniques .................................. 8
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 10
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 10
9 Interactions médicamenteuses ................................................................................. 11
9.2 Aperçu des interactions médicamenteuses ........................................................ 11
9.3 Interactions médicament-comportement .......................................................... 11
9.4 Interactions médicament-médicament .............................................................. 11
9.5 Interactions médicament-aliment ...................................................................... 14
9.6 Interactions médicament-plante médicinale ...................................................... 14
9.7 Interactions médicament-examens de laboratoire ............................................ 14
10 Pharmacologie clinique ............................................................................................. 14
10.1 Mode d’action .................................................................................................... 14
10.2 Pharmacodynamie .............................................................................................. 15
10.3 Pharmacocinétique ............................................................................................. 15
11 Conservation, stabilité et mise au rebut .................................................................... 19
Partie 2 : Renseignements scientifiques................................................................................ 20
13 Renseignements pharmaceutiques ........................................................................... 20
14 Études cliniques ........................................................................................................ 21
14.1 Études cliniques par indication ........................................................................... 21
Psoriasis en plaques ....................................................................................................... 21
15 Microbiologie ............................................................................................................ 25
16 Toxicologie non clinique ............................................................................................ 25
Renseignements destinés aux patient·e·s ............................................................................. 28
Approved 1.0v
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
SOTYKTU (comprimés de deucravacitinib) est indiqué pour :
- le traitement des patients adultes atteints de psoriasis en plaques modéré ou grave qui sont candidats à un traitement systémique ou à la photothérapie.
1.1 Pédiatrie
- Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
- Aucune différence globale quant à l’exposition, à l’innocuité ou à l’efficacité de SOTYKTU n’a été observée entre les patients plus âgés et les patients plus jeunes qui ont reçu SOTYKTU. Les données cliniques chez les sujets âgés de 75 ans et plus sont limitées.
2 Contre-indications
- SOTYKTU est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement par SOTYKTU ne devrait pas être amorcé chez les patients présentant une infection active importante sur le plan clinique tant que l’infection n’a pas disparu ou n’a pas été traitée de manière adéquate (voir 7 Mises en garde et précautions, Système immunitaire). L’utilisation de SOTYKTU en association avec d’autres immunosuppresseurs puissants n’est pas recommandée.
- Vérifier la présence de tuberculose chez les patients avant de commencer le traitement par SOTYKTU. Ne pas administrer SOTYKTU aux patients atteints de tuberculose active.
- Avant d’amorcer le traitement par SOTYKTU, envisager d’administrer tous les vaccins adaptés à l’âge conformément aux lignes directrices en vigueur en matière d’immunisation.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée de SOTYKTU est de 6 mg par voie orale une fois par jour.
Populations particulières
Insuffisance rénale :
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère, modérée ou grave ou chez les patients atteints d’insuffisance rénale terminale (IRT) sous dialyse.
Approved 1.0v
Insuffisance hépatique :
SOTYKTU n’est pas recommandé chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) (voir 7 Mises en garde et précautions, fonctions hépatique, biliaire et pancréatique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée.
Enfants (moins de 18 ans) :
L’innocuité et l’efficacité de SOTYKTU chez les enfants n’ont pas été établies. Par conséquent, Santé Canada n’a approuvé aucune indication chez les enfants.
Personnes âgées (65 ans et plus) :
Aucun ajustement posologique n’est requis chez les patients de 65 ans et plus (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
4.4 Administration
Les comprimés SOTYKTU doivent être avalés entiers et peuvent être pris avec ou sans aliments. Les comprimés ne doivent pas être écrasés, coupés ou mâchés.
4.5 Dose oubliée
Si une dose de SOTYKTU est oubliée, le patient ne doit pas doubler la dose pour compenser une dose oubliée.
5 Surdose
Aucun cas de surdosage avec SOTYKTU n’a été signalé durant les essais cliniques pivots menés chez l’humain.
En cas de surdosage, il est recommandé d’observer le patient pour déceler tout signe ou symptôme de réactions indésirables et d’amorcer immédiatement un traitement symptomatique approprié.
La dialyse n’élimine pas substantiellement le deucravacitinib de la circulation générale (5,4 % de la dose est éliminée par la dialyse).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Approved 1.0v
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
SOTYKTU est offert sous forme de comprimés pelliculés roses, ronds, biconvexes, pour administration orale, portant l’inscription au laser « BMS 895 » « 6 mg » sur une face et sur deux lignes, sans inscription sur l’autre face.
Les comprimés pelliculés SOTYKTU à 6 mg sont présentés en flacons de polyéthylène haute densité (PÉHD) de 90 comprimés et en plaquettes alvéolées de 28 comprimés.
7 Mises en garde et précautions
Cancérogenèse et génotoxicité
Voir 16 Toxicologie non clinique.
Conduite et utilisation de machines
Aucune étude n’a été menée sur les effets de SOTYKTU sur la capacité de conduire et de faire fonctionner de la machinerie. Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération de machinerie dangereuse.
Système endocrinien et métabolisme
Lactose
SOTYKTU contient du lactose. Les patients présentant des troubles héréditaires rares tels une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose, ne doivent pas prendre ce médicament.
Fonctions hépatique, biliaire et pancréatique
SOTYKTU n’est pas recommandé chez les patients présentant une insuffisance hépatique grave (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Système immunitaire
Infections
SOTYKTU peut accroître le risque d’infections. Le traitement par SOTYKTU ne devrait pas être amorcé chez les patients présentant une infection active importante sur le plan clinique tant que l’infection n’a pas disparu ou n’a pas été traitée de manière adéquate.
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| orale | comprimé de 6 mg | Acétate-succinate d’hypromellose, cellulose microcristalline, croscarmellose sodique, dioxyde de silicium, lactose anhydre, OpadryMD II rose (alcool polyvinylique, dioxyde de titane, oxyde ferrique jaune et rouge, polyéthylèneglycol, talc), stéarate de magnésium. |
Approved 1.0v
Chez les patients présentant une infection chronique ou des antécédents d’infection récurrente, tenir compte des risques et des bienfaits avant de prescrire SOTYKTU.
Demander aux patients de consulter un médecin si des signes ou symptômes d’infection importante sur le plan clinique apparaissent. Si une telle infection survient chez un patient ou si celui-ci ne répond pas au traitement standard, surveiller étroitement le patient et interrompre le traitement par SOTYKTU jusqu’à ce que l’infection se résolve.
Évaluation de la tuberculose préalable au traitement
Vérifier la présence de tuberculose chez les patients avant de commencer le traitement par SOTYKTU. Ne pas administrer SOTYKTU aux patients atteints de tuberculose active. Instaurer un traitement de la tuberculose latente avant d’administrer SOTYKTU.
Envisager un traitement antituberculeux avant le début du traitement par SOTYKTU chez les patients ayant des antécédents de tuberculose latente ou active chez qui l’on ne peut pas confirmer l’administration d’un traitement adéquat. Surveiller les patients recevant SOTYKTU pour détecter les signes et symptômes de tuberculose active pendant le traitement.
Immunisations
Avant d’amorcer le traitement par SOTYKTU, envisager d’administrer tous les vaccins adaptés à l’âge conformément aux lignes directrices en vigueur en matière d’immunisation. Éviter l’utilisation de vaccins vivants chez les patients traités par SOTYKTU. La réponse aux vaccins vivants ou non vivants n’a pas été évaluée.
Santé reproductive
Voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune étude adéquate et bien contrôlée portant sur l’utilisation de SOTYKTU chez les femmes enceintes. Les données sur l’utilisation de SOTYKTU chez les femmes enceintes sont insuffisantes pour déterminer le risque associé au médicament. Voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement.
Registre des grossesses : Un registre d’exposition pendant la grossesse a été créé afin de colliger des données sur l’issue de la grossesse chez les femmes exposées à SOTYKTU pendant leur grossesse. Pour de plus amples renseignements concernant le registre, les professionnels de la santé et les patientes peuvent communiquer avec l’Organization of Teratology Information Specialists (OTIS) en téléphonant au 1-877-311-8972. On incite les professionnels de la santé à référer les patientes en ligne; les femmes enceintes peuvent aussi s’inscrire elles-mêmes au https://mothertobaby.org/ongoing-study/sotyktu-deucravacitinib/
7.1.2 Allaitement
L’utilisation sécuritaire de SOTYKTU pendant l’allaitement n’a pas été établie. Le deucravacitinib et son métabolite actif (BMT-153261) sont excrétés dans le lait maternel, avec des ratios moyens lait/plasma de 3,2 et de 15,8, respectivement. La dose relative moyenne estimée de deucravacitinib sur 24 heures
Approved 1.0v
pour le nourrisson était de 9 à 12 % de la dose ajustée en fonction du poids de la mère (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Grossesse ou allaitement). L’effet du deucravacitinib sur les nouveau-nés allaités/les nourrissons est inconnu. Il convient de prendre en compte aussi bien les bienfaits de l’allaitement sur le développement et la santé que le besoin clinique de la mère de prendre SOTYKTU, ainsi que tout effet indésirable potentiel de SOTYKTU pour le nourrisson allaité, ou du problème de santé sous-jacent de la mère.
Pour les données sur les animaux, voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de SOTYKTU chez les enfants de moins de 18 ans n’ont pas été établies. Par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
7.1.4 Personnes âgées
Sur les 1 519 patients atteints de psoriasis en plaques traités par SOTYKTU, 152 patients étaient âgés de 65 ans ou plus et 21 patients étaient âgés de 75 ans ou plus. Aucune différence globale quant à l’exposition, à l’innocuité ou à l’efficacité du deucravacitinib n’a été observée entre les patients plus âgés et les patients plus jeunes qui ont reçu SOTYKTU.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Chez les patients atteints de psoriasis en plaques modéré ou grave exposés à SOTYKTU au cours de la période de 16 semaines contrôlée par placebo des études POETYK PSO-1 et POETYK PSO-2, les effets indésirables les plus fréquents (≥ 5 %) ont été les infections des voies respiratoires supérieures (18,9 %).
Des effets indésirables graves (EIG) ont été signalés chez 1,8 % des patients traités par SOTYKTU, 2,9 % des patients recevant le placebo et 1,2 % des patients traités par l’aprémilast jusqu’à la semaine 16. Aucun EIG n’a été signalé chez plus de 1 patient.
Le traitement a dû être interrompu en raison d’effets indésirables chez 2,4 % des patients traités par SOTYKTU, contre 3,8 % des patients ayant reçu le placebo et 5,2 % des patients traités par l’aprémilast. La majorité des effets indésirables qui ont entraîné l’arrêt du traitement n’ont touché qu’un seul patient.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Dans les essais cliniques, un total de 1 519 patients atteints de psoriasis en plaques modéré ou grave ont reçu SOTYKTU à 6 mg une fois par jour. Parmi ceux-ci, 1 141 patients ont été exposés à SOTYKTU pendant au moins 1 an.
Approved 1.0v
Les chercheurs ont regroupé les données de deux essais contrôlés par placebo et par traitement actif pour évaluer l’innocuité de SOTYKTU jusqu’à 16 semaines. Au total, 842 patients ont été évalués dans le groupe SOTYKTU à 6 mg.
Le Tableau 2 résume les effets indésirables survenus chez au moins 1 % des patients du groupe SOTYKTU et à un taux plus élevé dans ce groupe que dans le groupe placebo au cours de la période contrôlée de 16 semaines.
Tableau 2 – Effets indésirables survenus chez ≥ 1 % des patients du groupe SOTYKTU et à une fréquence plus élevée que dans le groupe placebo, jusqu’à la semaine 16
SOTYKTU n = 842 n (%) | Aprémilast n = 422 n (%) | Placebo n = 419 n (%) | |||||||||
| Troubles gastro-intestinaux | |||||||||||
| Ulcères buccauxa | 16 (1,9) | 0 | 0 | ||||||||
| Infections et infestations | |||||||||||
| Infections des voies respiratoires supérieuresb | 159 (18,9) | 70 (16,6) | 62 (14,8) | ||||||||
| Infections herpétiquesc | 17 (2,0) | 2 (0,5) | 1 (0,2) | ||||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||||
| Rash acnéiformed | 30 (3,6) | 4 (0,9) | 1 (0,2) | ||||||||
| Folliculite | 14 (1,7) | 0 | 0 | ||||||||
a Les ulcères buccaux comprennent l’ulcère aphteux, l’ulcération buccale, l’ulcération de la langue et la stomatite.
b Les infections des voies respiratoires supérieures comprennent la rhinopharyngite, l’infection des voies respiratoires supérieures, l’infection virale des voies respiratoires supérieures, la pharyngite, la sinusite, la sinusite aiguë, la rhinite, l’amygdalite, l’abcès périamygdalien, la laryngite, la trachéite et la rhinotrachéite.
c Les infections herpétiques comprennent l’herpès buccal, l’herpès, l’herpès génital et l’infection virale à herpès.
d Le rash acnéiforme comprend l’acné, la dermatite acnéiforme, le rash, la rosacée, les pustules, le rash pustuleux et les papules.
Jusqu’à la semaine 52, aucun nouvel effet indésirable n’a été signalé avec SOTYKTU et les taux d’incidence des effets indésirables courants n’ont pas augmenté par rapport à ceux observés au cours des 16 premières semaines de traitement.
Infections
Au cours des 16 premières semaines, des infections sont survenues chez 29,1 % des patients du groupe SOTYKTU (116 événements par 100 personnes-années) par rapport à 21,5 % des patients du groupe placebo (83,7 événements par 100 personnes-années). La majorité des infections n’étaient pas graves,
Approved 1.0v
étaient d’intensité légère ou modérée, et n’ont pas entraîné l’arrêt du traitement par SOTYKTU. L’incidence des infections graves dans le groupe SOTYKTU était de 0,6 % (2,0 événements par 100 personnes-années) et de 0,5 % dans le groupe placebo (1,6 événement par 100 personnes-années).
Dans le cadre des études POETYK PSO-1 et POETYK PSO-2, jusqu’à la semaine 52, le taux d’infections dans le groupe SOTYKTU (95,4 événements par 100 personnes-années) n’a pas augmenté par rapport au taux observé au cours des 16 premières semaines de traitement. Le taux d’infections graves dans le groupe SOTYKTU n’a pas augmenté jusqu’à la semaine 52 (1,7 événement par 100 personnes-années).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables signalés par les patients traités par SOTYKTU à une fréquence se situant entre < 1 % et > 0,1 % :
Infections et infestations :
Zona
Cancers :
Au cours de la période de traitement de 0 à 52 semaines des deux études cliniques contrôlées sur le psoriasis (exposition totale de 969 années-personnes avec SOTYKTU), des cancers (sauf des cancers de la peau autres que le mélanome) ont été signalés chez 0,2 % des patients traités par SOTYKTU (0,3 événement par 100 personnes-années), dont un cas de lymphome. Des cas de lymphome ont également été signalés avec SOTYKTU dans le cadre de l’étude de prolongation ouverte de longue durée et d’une étude régionale ouverte. Le rôle possible de SOTYKTU dans l’apparition des cancers n’est pas clair.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Créatine kinase (CPK) :
Au cours de la période de 16 semaines contrôlée par placebo, des effets indésirables d’augmentation du taux de CPK (y compris de grade 4) ont été observés chez 23 sujets (9,3 par 100 patients-années) traités par SOTYKTU et chez 5 sujets (4,1 par 100 patients-années) traités par placebo.
Transaminases hépatiques (ALT et AST) :
Des cas d’augmentation du taux d’enzymes hépatiques ≥ 3 fois LSN, ont été observés chez des sujets traités par SOTYKTU. Au cours de la période de 16 semaines contrôlée par placebo :
- une augmentation du taux d’ALT ≥ 3 fois LSN a été observée chez 9 sujets (3,6 par 100 patients-années) traités par SOTYKTU et chez 2 sujets (1,6 par 100 patients-années) traités par placebo;
une augmentation du taux d’AST ≥ 3 fois LSN a été observée chez 13 sujets (5,2 par 100 patients-années) traités par SOTYKTU et chez 2 sujets (1,6 par 100 patients-années) traités par placebo.
Approved 1.0v
Diminution du débit de filtration glomérulaire (DFG) :
Au cours de la période de 16 semaines contrôlée par placebo, on a observé une diminution du DFG chez 4 sujets (1,6 pour 100 patients-années) traités par SOTYKTU et chez 1 sujet (0,8 pour 100 patients-années) traité par placebo parmi ceux qui présentaient une insuffisance rénale modérée (DFGe 30-59 mL/min) au début de l’étude. Au total, 2 des sujets traités par SOTYKTU ont présenté une aggravation de la protéinurie initiale.
Augmentations des taux de lipides :
Une augmentation moyenne du taux de lipides de 0,12 mmol/L (10,3 mg/dL) a été observée chez les sujets traités par SOTYKTU au cours de la période de 16 semaines de traitement et de 0,10 mmol/L (9,1 mg/dL) au cours de la période de 52 semaines de traitement.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
SOTYKTU pourrait interagir avec :
- des immunosuppresseurs puissants;
- des vaccins vivants.
On ne s’attend pas à ce que le deucravacitinib provoque des interactions médicamenteuses majeures attribuables à une inhibition enzymatique, à une induction enzymatique ou à une inhibition des transporteurs.
9.3 Interactions médicament-comportement
L’interaction de SOTYKTU avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Traitement immunosuppresseur concomitant
L’innocuité et l’efficacité du deucravacitinib en association avec des immunosuppresseurs, y compris des produits biologiques, n’ont pas été évaluées chez les patients atteints de psoriasis. En raison du risque accru d’infection pendant le traitement par SOTYKTU, son utilisation en association avec d’autres immunosuppresseurs puissants n’est pas recommandée.
Vaccins vivants
Éviter l’utilisation de vaccins vivants chez les patients traités par SOTYKTU. Voir 7 Mises en garde et précautions, Système immunitaire.
Le deucravacitinib est éliminé par de multiples voies, y compris par métabolisme de phase I et II et par voie rénale et fécale directe, sans qu’aucune voie soit principalement responsable de l’élimination. Par conséquent, on ne s’attend à aucune interaction médicamenteuse majeure entraînant des modifications notables de l’exposition au deucravacitinib à la suite de l’inhibition ou de l’induction d’une voie.
La liste des médicaments figurant au Tableau 3 est fondée sur des études d’interactions médicamenteuses évaluant l’effet d’autres médicaments sur SOTYKTU.
Approved 1.0v
Tableau 3 – Effets d’autres produits médicinaux sur SOTYKTU
| Nom usuel du médicament | Source des données | Effet | Commentaire clinique |
| Inhibiteur double de la P-gp/du BCRP | |||
| Cyclosporine | EC | Aucune modification cliniquement pertinente de la concentration de deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les inhibiteurs doubles de la P-gp/du BCRP. |
| Inhibiteur puissant du CYP1A2 | |||
| Fluvoxamine | EC | Aucune modification cliniquement pertinente de la concentration de deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les inhibiteurs du CYP1A2. |
| Inducteur du CYP1A2 | |||
| Ritonavir | EC | Aucune modification cliniquement pertinente de la concentration de deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les inducteurs du CYP1A2. |
| Inhibiteur de l’UGT1A9 | |||
| Diflunisal | EC | Aucune modification cliniquement pertinente de la concentration de deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les inhibiteurs de l’UGT1A9. |
| Inhibiteur de l’OCT1 | |||
| Pyriméthamine | EC | Aucune modification cliniquement pertinente de la concentration de deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les inhibiteurs de l’OCT1. |
| Modulateur du pH gastrique | |||
| Famotidine (antagoniste des récepteurs H2) | EC | Aucune modification de la concentration du deucravacitinib. | Aucun ajustement de la dose de SOTYKTU n’est nécessaire avec les modulateurs gastriques. |
| Rabéprazole (inhibiteur de la pompe à protons) | EC | ||
Légende : EC = essai clinique
BCRP : protéine de résistance au cancer du sein; OCT : transporteur de cations organiques; P-gp : glycoprotéine P; UGT : UDP-glucuronosyl-transférase
Approved 1.0v
Sur la base des données in vitro sur le deucravacitinib et des études sur ses principaux métabolites circulants et sur les interactions médicamenteuses cliniques, l’administration concomitante de deucravacitinib à raison de 6 mg par jour ne devrait pas avoir d’effet cliniquement pertinent sur les expositions aux agents qui sont des substrats des CYP (1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 3A4), des UGT (1A1, 1A4, 1A6, 1A9, 2B7), de CES2 et des transporteurs de médicaments (P-gp, BCRP, OATP1B1, OATP1B3, BSEP, MRP2, OAT1, OAT3, OCT1, OCT2, MATE1 et MATE2K).
La liste des médicaments figurant au Tableau 4 est fondée sur des études d’interactions médicamenteuses évaluant l’effet de SOTYKTU sur d’autres médicaments.
Tableau 4 – Effet de SOTYKTU sur d’autres médicaments
| Nom usuel du médicament | Source des données | Effet | Commentaire clinique |
| Substrat d’étude de BCRP/OATP | |||
| Rosuvastatine | EC | Aucun effet notable sur l’exposition à la rosuvastatine. | Aucun ajustement de la dose des substrats de BCRP/OATP n’est nécessaire lors de l’administration concomitante avec SOTYKTU. |
| Substrat de BCRP et d’autres transporteurs | |||
| Méthotrexate | EC | Aucun effet notable sur l’exposition au méthotrexate. | Aucun ajustement de la dose des substrats de BCRP et d’autres transporteurs n’est nécessaire lors de l’administration concomitante avec SOTYKTU. |
| Substrat de CES1 et 2 | |||
| Mofétilmycophénolate | EC | Aucun effet notable sur l’exposition au mofétilmycophénolate. | Aucun ajustement de la dose des substrats CES1 et 2 n’est nécessaire lors de l’administration concomitante avec SOTYKTU. |
| sContraceptifs oraux | |||
| Acétate de noréthindrone | EC | Aucun effet notable sur l’exposition à l’acétate de noréthindrone. | Aucun ajustement de la dose des contraceptifs oraux n’est nécessaire lors |
Approved 1.0v
| Nom usuel du médicament | Source des données | Effet | Commentaire clinique |
| de l’administration concomitante avec SOTYKTU. | Éthinylestradiol | EC | Aucun effet notable sur l’exposition à l’éthinylestradiol. |
Légende : EC = essai clinique
BCRP : protéine de résistance au cancer du sein; CES : carboxylestérase; P-gp : glycoprotéine P; OAT : transporteur d’anions organiques
9.5 Interactions médicament-aliment
Reportez-vous à la section 10.3 Pharmacocinétique pour obtenir des précisions sur l’effet des aliments sur l’absorption du deucravacitinib.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
La tyrosine kinase 2 (TYK2) médie la signalisation de la cytokine interleukine-23 (IL-23), de la cytokine interleukine-12 (IL-12) et des interférons (IFN) de type I, des cytokines naturelles qui jouent un rôle dans les réponses inflammatoires et immunitaires. La TYK2 catalyse la phosphorylation des protéines STAT (signal transducer and activator of transcription) en aval des récepteurs de ces cytokines, ce qui entraîne l’activation de la transcription dépendante des protéines STAT et des réponses fonctionnelles spécifiques à ces récepteurs.
Le deucravacitinib est une petite molécule qui inhibe de manière sélective l’enzyme tyrosine kinase 2. Le deucravacitinib se lie au domaine régulateur de TYK2, ce qui stabilise une interaction inhibitrice entre les domaines régulateur et catalytique de l’enzyme. Il en résulte une inhibition allostérique de l’activation de TYK2 médiée par les récepteurs et de ses fonctions en aval dans les cellules. Le deucravacitinib inhibe la libération de cytokines et de chimiokines pro-inflammatoires.
Le deucravacitinib est hautement sélectif pour la TYK2 comparativement aux autres protéines kinases. Lors des essais de liaison, le deucravacitinib se lie au domaine régulateur de la TYK2 avec une constante de dissociation (KD) de 0,2 nM; à l’inverse, le deucravacitinib ne se lie pas aux domaines catalytiques de la TYK2 et des kinases Janus (JAK1, JAK2 et JAK3) jusqu’à 10 000 nM. Lors des analyses cellulaires chez l’homme, le deucravacitinib a été un inhibiteur puissant dans les analyses de la signalisation, de la transcription et des fonctions en aval des récepteurs de l’IL-23, de l’IL-12 et des IFN de type I par rapport aux voies régulées par JAK1, JAK2 et JAK3. La CI50 moyenne pour l’inhibition des voies stimulées par la TYK2 dans les analyses sur les lymphocytes T du sang périphérique (PBMC) était de 2 à 9 nM, de 1 à 2 nM, de 9 nM et de 14 nM après stimulation par l’IFNα, l’IFNβ, l’IL-23 et l’IL-12, respectivement. En revanche, la CI50 pour l’inhibition de la signalisation JAK1 et JAK3 stimulée par l’IL-2 était de 623 nM (sur PBMC), tandis que la CI50 du deucravacitinib pour la signalisation JAK2 était
Approved 1.0v
supérieure à 10 000 nM dans la lignée cellulaire érythroblastique humaine dépendante de la stimulation par l’érythropoïétine (cellules TF-1).
10.2 Pharmacodynamie
Chez des volontaires sains, l’administration de deucravacitinib a entraîné une inhibition dépendante de la dose et de la concentration de deux voies dépendantes de TYK2, ce qui indique un robuste engagement de la cible. Celles-ci incluent la phosphorylation de STAT5 induite par l’IFN-alpha (médiée par TYK2/JAK1) et la production d’IFN-gamma induite par l’IL-12 (médiée par TYK2/JAK2) dans des analyses ex vivo sur du sang entier. L’inhibition maximale a été observée une heure après l’administration et est revenue à une valeur près de la valeur initiale à la fin de l’intervalle posologique (12 ou 24 heures). En outre, l’expression génique régulée par l’IFN a été inhibée in vivo d’une manière proportionnelle à la dose chez les sujets recevant l’IFN-alpha, ce qui confirme que le deucravacitinib inhibe TYK2 in vivo.
Dans le cadre d’une sous-étude de phase II menée chez des patients atteints de psoriasis, le deucravacitinib a réduit l’expression des gènes associés au psoriasis dans la peau psoriasique de manière proportionnelle à la dose, y compris en réduisant l’expression des gènes régulés par la voie de l’IL-23 et la voie de l’IFN de type I. Dans le cadre des études de phase II et de phase III, le deucravacitinib a réduit les taux de biomarqueurs sériques associés à l’activité du psoriasis. En phase III, le traitement par le deucravacitinib a réduit l’IL-17A, l’IL-19 et la bêta-défensine de 48 à 50 %, de 72 % et de 81 à 84 %, respectivement. Le lien entre ces marqueurs pharmacodynamiques et le ou les mécanismes par lesquels le deucravacitinib exerce ses effets cliniques n’est pas connu.
Électrophysiologie cardiaque
À 7 fois l’exposition maximale atteinte avec la dose de 6 mg une fois par jour chez les patients atteints de psoriasis, aucun effet cliniquement pertinent n’a été observé sur l’intervalle QTc.
10.3 Pharmacocinétique
Avec le deucravacitinib, on a observé une absorption orale constante, une augmentation de l’exposition liée à la dose et aucune évidence de pharmacocinétique dépendante du temps. La pharmacocinétique du deucravacitinib administré sous forme de comprimés était linéaire dans un intervalle de doses allant de 3 mg à 36 mg (de 0,5 à 6 fois la dose recommandée approuvée) chez des sujets sains.
La demi-vie terminale du deucravacitinib était de 10 heures et l’indice d’accumulation était < 1,4 après l’administration uniquotidienne chez des sujets sains.
Les propriétés pharmacocinétiques de SOTYKTU administré à raison de 6 mg une fois par jour sont présentées au Tableau 5.
Approved 1.0v
Tableau 5 – Résumé des paramètres pharmacocinétiques de SOTYKTU
| a. Sujets sains | |||||||||||||||||||
Cmax (ng/mL) Moyenne géométrique [N] (CV en %) | ASCINF (h*ng/mL) Moyenne géométrique [N] (CV en %) | Tmax (h) Médiane [N] (min., max.) | t½ (h) Moyenne [N] (É.-T.) | CL/F (L/h) Moyenne géométrique [N] (CV en %) | |||||||||||||||
| Dose unique moyenne | 36,5 [18] (23) | 372 [18] (30) | 3,00 [18] (1,0, 4,1) | 9,88 [18] (1,4) | 16,6 [18] (23) | ||||||||||||||
| b. Sujets atteints de psoriasis* | |||||||||||||||||||
Cmax (ng/mL) Moyenne géométrique [N] (CV en %) | Cmoy (ng/mL) Moyenne géométrique [N] (CV en %) | t½ (h) Moyenne [N] (É.-T.) | ASCT (h*ng/mL) Moyenne géométrique [N] (CV en %) | ||||||||||||||||
Doses multiples (une fois par jour) | 45,1 [838] (35,3) | 19,7 [838] (44,0) | 16,2 [838] (22,8) | 473 [838] (44,0 %) | |||||||||||||||
Cmax = concentration maximale observée; Cmoy = concentration moyenne observée à l’état d’équilibre; Tmax = temps écoulé avant d’atteindre la Cmax; t½ = demi-vie d’élimination terminale ASCINF = aire sous la courbe concentration-temps, pendant un intervalle de dosage à l’état stable; CL/F = clairance orale apparente; CV = coefficient de variation; ASCƮ(h*ng/mL) = aire sous la courbe de la concentration sérique en fonction du temps pendant un intervalle de 24 heures à l’état d’équilibre dérivé de la Cmoy; É.-T. = écart-type; min., max. = minimum, maximum.
* Propriétés pharmacocinétiques du deucravacitinib selon une analyse pharmacocinétique populationnelle à l’état d’équilibre. La demi-vie efficace est d’environ 10 heures chez les patients atteints de psoriasis.
Absorption
La biodisponibilité orale absolue du deucravacitinib était de 99 % et le Tmax médian variait de 2 à 3 heures chez les sujets sains.
Effets des aliments :
L’administration du comprimé de deucravacitinib à 6 mg avec un repas à haute teneur en matières grasses et en calories a retardé l’absorption d’une heure (Tmax médian de 4 heures) et a diminué la Cmax et l’ASCT de 24 % et 11 %, respectivement. SOTYKTU peut être administré sans égard aux aliments.
Effets des modulateurs du pH gastrique :
L’administration du comprimé de deucravacitinib à 6 mg avec des modulateurs du pH gastrique (inhibiteurs des récepteurs H2 et inhibiteurs de la pompe à protons) n’a pas eu d’incidence sur l’exposition totale (ASC[INF]) au deucravacitinib. SOTYKTU peut être administré sans égard aux modulateurs du pH gastrique, comme la famotidine et le rabéprazole.
Approved 1.0v
Distribution
Le volume de distribution à l’état d’équilibre (Véq)de 140 L, est supérieur au volume total d’eau corporelle (42 L), ce qui indique une distribution extravasculaire. Le deucravacitinib est lié à 81,6 % aux protéines plasmatiques humaines. Le deucravacitinib se distribue de manière similaire entre le plasma et les globules rouges, le rapport des concentrations sang/plasma étant de 1,26.
Métabolisme
Chez l’homme, le deucravacitinib est métabolisé au moyen de quatre voies de biotransformation principales, soit la N-déméthylation au niveau de la fraction triazole par le cytochrome P-450 (CYP) 1A2 pour former le principal métabolite BMT-153261; l’hydrolyse du cyclopropylcarboxamide par la carboxylestérase 2 (CES2) pour former le principal métabolite BMT-158170; la N-glucuronidation par l’uridine glucuronyl-transférase (UGT) pour former le BMT-334616 et la mono-oxydation par le CYP2B6/2D6 au niveau du groupe méthyle deutéré pour former M11.
À l’état d’équilibre, le deucravacitinib est la principale forme circulante, constituant 49 % des composants liés au médicament ayant été mesurés. Deux principaux métabolites circulants, le BMT-153261 et le BMT-158170, ont été recensés, tous deux ayant une demi-vie comparable à celle du deucravacitinib parent. Le BMT-153261 a une puissance comparable au médicament parent et le BMT-158170 n’est pas actif sur le plan pharmacologique. L’exposition circulante au BMT-153261 constitue environ 20 % de l’exposition générale à l’ensemble des composants liés au médicament. Aucun métabolite humain unique ni aucun métabolite circulant à longue durée de vie n’ont été détectés.
Élimination
Le deucravacitinib est éliminé par de multiples voies, y compris par métabolisme de phase I et II ainsi que par voie rénale et fécale directe. De plus, aucune enzyme ni voie n’a contribué à plus de 26 % de la clairance totale. Le deucravacitinib a été largement métabolisé, 59 % de la dose de [14C]-deucravacitinib administrée par voie orale ayant été éliminée sous forme de métabolites dans l’urine (37 % de la dose) et les selles (22 % de la dose). Le deucravacitinib inchangé dans l’urine et les selles représentait 13 % et 26 % de la dose, respectivement, la clairance rénale variant de 27 à 54 mL/minute.
La demi-vie terminale chez des volontaires humains sains était de 10 heures.
Le deucravacitinib est un substrat des transporteurs d’efflux, de la glycoprotéine P, de la protéine de résistance au cancer du sein (BCRP) et du transporteur de captation OCT1. En raison de la perméabilité passive élevée, de la biodisponibilité orale élevée et de la faible affinité pour ces transporteurs, la contribution de ces derniers à la pharmacocinétique du deucravacitinib est minime. Le deucravacitinib n’est pas un substrat des transporteurs OATP, NTCP, OAT1, OAT3, OCT2, MATE1 ou MATE2K.
Populations et états pathologiques particuliers
- Enfants et adolescents : L’innocuité et l’efficacité de SOTYKTU chez les enfants et les adolescents n’ont pas été établies. Par conséquent, Santé Canada n’a approuvé aucune indication chez les enfants et les adolescents.
- Personnes âgées : On n’a pas observé de variation notable des expositions au deucravacitinib (Cmax et Cmoy) chez les patients atteints de psoriasis âgés de plus de 65 ans par rapport aux patients âgés de 40 à 65 ans.
Sexe : On n’a pas observé de variation notable des expositions au deucravacitinib (Cmax et Cmoy) chez les femmes par rapport aux hommes.
Approved 1.0v
- Grossesse ou allaitement : Une étude de pharmacocinétique menée chez 8 femmes en bonne santé qui allaitaient, au moins 4 semaines après l’accouchement, a permis de détecter le deucravacitinib et son métabolite actif (BMT-153261) dans le lait maternel. Une dose unique de 9 mg par voie orale avait été choisie pour reproduire l’exposition à l’état d’équilibre, selon la posologie approuvée de 6 mg une fois par jour, en fonction d’un indice d’accumulation estimé d’environ 1,4. Le ratio moyen lait/plasma était de 3,2 et de 15,8 pour le deucravacitinib et le BMT-153261, respectivement. La majeure partie du deucravacitinib et du BMT-153261 (soit 93 % et 80 % respectivement) excrétés dans le lait maternel avait été récupérée au cours des 24 premières heures suivant l’administration de la dose. Après 72 heures, les concentrations de deucravacitinib dans le lait maternel étaient inférieures à la limite inférieure de quantification (LIQ) chez 6 participantes sur 8, et la concentration de BMT-153621 était inférieure à la LIQ chez 4 participantes sur 8. L’allaitement a eu peu ou pas d’influence sur l’exposition plasmatique attendue au deucravacitinib, d’après une comparaison avec des données historiques des participantes en bonne santé qui n’allaitaient pas. En supposant une consommation de lait de 150 à 200 mL/kg/jour tous les jours, la dose quotidienne moyenne estimée de deucravacitinib par le lait maternel était de 0,012 à 0,016 mg/kg/jour. Cette quantité correspond sur 24 heures à une dose relative moyenne estimée pour le nourrisson de 9 à 12 % de la dose ajustée en fonction du poids de la mère. La dose quotidienne moyenne estimée pour le nourrisson de BMT-153621 par le lait maternel était de 0,012 à 0,017 mg/kg/jour, ce qui correspond sur 24 heures à une dose relative moyenne estimée pour le nourrisson de 9 à 13 % de la dose de deucravacitinib ajustée en fonction du poids de la mère. L’étude n’avait pas été conçue pour recueillir des données sur les effets du deucravacitinib et/ou du BMT-153261 sur la production de lait ni sur le nourrisson allaité.
- Origine ethnique : L’origine ethnique n’a pas été ciblée comme une covariable significative pour tout paramètre pharmacocinétique du deucravacitinib.
Insuffisance hépatique : L’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) n’a pas d’effet cliniquement significatif sur les expositions au deucravacitinib et, par conséquent, aucun ajustement posologique n’est nécessaire dans ces cas. SOTYKTU n’est pas recommandé chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh). Voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique.
La Cmax et l’ASC[INF] du deucravacitinib total et libre observées chez les patients présentant une atteinte hépatique légère étaient comparables à celles observées chez les patients présentant une fonction hépatique normale. Dans le groupe de patients atteints d’insuffisance hépatique modérée, la Cmax et l’ASC[INF] du deucravacitinib total ont augmenté dans une proportion allant jusqu’à 10 % et 40 %, respectivement, tandis que la Cmax et l’ASC[INF] du deucravacitinib non lié ont augmenté jusqu’à 26 % et 60 %, respectivement, comparativement aux valeurs observées dans le groupe de patients ayant une fonction hépatique normale.
Chez les sujets atteints d’insuffisance hépatique grave, la Cmax totale du deucravacitinib était comparable à celle observée chez les sujets sains appariés, alors que l’ASC totale était 43 % plus élevée. Chez ces sujets, la Cmax et l’ASC[INF] de la forme non liée ont augmenté de 62 % et 131 %, respectivement.
Approved 1.0v
La Cmax du BMT-153261 a diminué de 25 %, 59 % et 79 % chez les sujets atteints d’insuffisance hépatique légère, modérée et grave, respectivement, comparativement aux sujets ayant une fonction hépatique normale. L’ASC[INF] du BMT-153261 a diminué de 3 %, 20 % et 50 %* chez les sujets atteints d’insuffisance hépatique légère, modérée et grave, respectivement, comparativement aux sujets ayant une fonction hépatique normale.
* D’après les données pour un patient.
Insuffisance rénale : L’insuffisance rénale n’a pas d’effet cliniquement important sur l’exposition au deucravacitinib et, par conséquent, aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère, modérée ou grave ou chez les patients atteints d’IRT sous dialyse.
Par rapport au groupe de patients présentant une fonction rénale normale, la Cmax du deucravacitinib a connu une baisse allant jusqu’à 14 % chez les patients atteints d’insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] ≥ 60 à < 90 mL/min/1,73 m2) et une hausse de 6 % chez les patients atteints d’insuffisance rénale modérée (DFGe ≥ 30 à < 60 mL/min/1,73 m2). La Cmax du deucravacitinib n’a pas varié dans les cas d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) et d’IRT sous dialyse (DFGe <15 mL/min/1.73m2). Aucun changement de l’ASC[INF] du deucravacitinib n’a été constaté chez les patients atteints d’insuffisance rénale légère. En revanche, des hausses respectives de 39 %, 28 % et 34 % ont été observées chez les patients atteints d’insuffisance rénale modérée et grave, et chez ceux atteints d’IRT sous dialyse, comparativement aux sujets ayant une fonction rénale normale.
La Cmax du BMT-153261 a diminué de 11 % et 8 % chez les patients atteints d’insuffisance rénale légère et modérée, respectivement, et s’est accrue de 28 % et 9 %, respectivement, chez les patients atteints d’insuffisance rénale grave et chez ceux atteints d’IRT sous dialyse, comparativement aux sujets ayant une fonction rénale normale. L’ASC[INF] du BMT-153261 a diminué de 2 % chez les patients atteints d’insuffisance rénale légère, mais s’est accrue de 24 à 27 % chez ceux atteints d’insuffisance rénale modérée et ceux atteints d’IRT sous dialyse, et de 81 % chez les patients atteints d’insuffisance rénale grave, comparativement aux sujets ayant une fonction rénale normale.
La dialyse n’élimine pas substantiellement le deucravacitinib de la circulation générale (5,4 % de la dose éliminée par dialyse).
- Obésité : On n’a pas observé de variation importante des expositions au deucravacitinib (Cmax et Cmoy) chez les sujets ayant un poids corporel plus élevé (> 90 kg) ou moins élevé (< 90 kg).
11 Conservation, stabilité et mise au rebut
Les comprimés SOTYKTU doivent être conservés à température ambiante entre 15 °C et 30 °C.
Approved 1.0v
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : deucravacitinib
Nom chimique : 3-pyridazinecarboxamide, 6-[(cyclopropylcarbonyl)amino]-4-[[2-méthoxy-3- (1-méthyl-1H1,2,4-triazol-3-yl)phényl]amino]-N-(méthyl-d3)
Formule moléculaire et masse moléculaire : C20H19D3N8O3; 425,47 (base libre)
Formule développée :
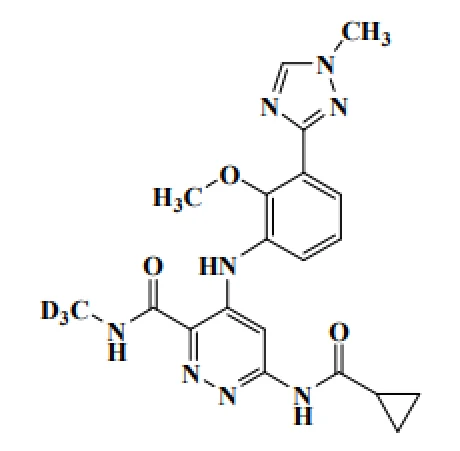
Propriétés physicochimiques : Le deucravacitinib est une poudre cristalline de couleur blanche à jaune. La solubilité du deucravacitinib dépend du pH. La solubilité diminue avec l’augmentation du pH.
Solubilité
Milieu Solubilité Température
mg
Eau 0.005 25°C
Tampon aqueux au pH de 1,05 > 3 37°C
Tampon aqueux au pH de 4,5 0,011 37°C
Tampon aqueux au pH de 6,5 0,009 37°C
Approved 1.0v
14 Études cliniques
14.1 Études cliniques par indication
Psoriasis en plaques
L’efficacité et l’innocuité de SOTYKTU à 6 mg une fois par jour ont été évaluées dans deux études cliniques multicentriques à répartition aléatoire et à double insu, contrôlées par placebo et par comparateur actif (PSO-1 et PSO-2), menées auprès de patients âgés de 18 ans et plus atteints de psoriasis en plaques modéré ou grave qui étaient admissibles à un traitement systémique ou à la photothérapie. Les patients présentaient une atteinte ≥ 10 % de la surface corporelle, un score PASI (Psoriasis Area and Severity Index) ≥ 12 et un score sPGA (static Physician’s Global Assessment) ≥ 3 (maladie modérée ou grave) sur une échelle de gravité globale de la maladie en 5 points.
Les études PSO-1 et PSO-2 ont évalué un total de 1 686 patients répartis de manière aléatoire pour recevoir soit SOTYKTU à 6 mg une fois par jour (843 patients), soit l’aprémilast à 30 mg deux fois par jour (422 patients), soit un placebo (421 patients).
PSO-1 et PSO-2
Les deux études étaient de conception similaire (conception identique jusqu’à la semaine 24). Les études étaient à double insu et contrôlées par placebo jusqu’à la semaine 16 et contrôlées par l’aprémilast jusqu’à la semaine 24; la durée du traitement était de 52 semaines.
Dans les deux études, les patients recevant le placebo sont passés à SOTYKTU à la semaine 16 et ont poursuivi le traitement par SOTYKTU jusqu’à la semaine 52. Les patients répartis de façon aléatoire pour recevoir l’aprémilast qui n’ont pas obtenu une réponse PASI 50 (PSO-1) ou PASI 75 (PSO-2) à la semaine 24 sont passés à SOTYKTU et ont poursuivi le traitement jusqu’à la semaine 52. Dans l’étude PSO-1, les patients répartis de manière aléatoire pour recevoir SOTYKTU ont poursuivi le traitement jusqu’à la semaine 52. Dans l’étude PSO-2, les patients traités par SOTYKTU qui ont obtenu une réponse PASI 75 à la semaine 24 ont été de nouveau répartis de façon aléatoire dans un rapport de 1:1 pour poursuivre le traitement par SOTYKTU (entretien) ou passer au placebo (arrêt du traitement).
Dans l’ensemble, les caractéristiques démographiques initiales étaient semblables entre les groupes de traitement de chaque étude et comparables entre les différentes études. Les patients étaient âgés de 18 à 84 ans (âge médian général : 47 ans). Au total, 152 patients étaient âgés de ≥ 65 ans, tandis que 21 patients avaient ≥ 75 ans. La plupart des patients étaient de sexe masculin (67 %) et de race blanche (87 %). Un résumé des caractéristiques démographiques des patients ayant pris part aux divers essais est présenté au Tableau 6.
Approved 1.0v
Tableau 6– Résumé des données démographiques des patients dans les études cliniques sur le psoriasis
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et duréea | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| PSO-1 | Étude multicentrique à répartition aléatoire, à double insu et contrôlée par placebo et comparateur actif | Comprimé de SOTYKTU, 6 mg une fois par jour Placebo Comprimé d’aprémilast, 30 mgb deux fois par jour Voie orale, 52 semaines | N= 666 SOTYKTU : 332 Placebo : 166 Aprémilast : 168 | 46,1 (18 - 81) | H = 68 % F = 32 % |
| PSO-2 | Étude multicentrique à répartition aléatoire, à double insu, contrôlée par placebo et comparateur actif avec interruption du traitement et reprise de traitement aléatoire | Comprimé de SOTYKTU, 6 mg Placebo Comprimé d’aprémilast, 30 mgb deux fois par jour Voie orale, 52 semaines | N = 1 020 SOTYKTU : 511 Placebo : 255 Aprémilast : 254 | 46,9 (18 - 84) | H = 66 % F = 34 % |
a Critères d’évaluation coprincipaux mesurés à la semaine 16
b Après augmentation initiale de la dose sur 5 jours conformément à l’étiquette
Les caractéristiques initiales de la maladie étaient uniformes parmi les populations étudiées dans les deux études, le score PASI médian global étant de 18,7 et le pourcentage médian de surface corporelle atteinte étant de 20 %. Le score sPGA initial était de 3 (modéré) chez 79,8 % des patients et de 4 (grave) chez 20,2 % des patients. Le score DLQI (Dermatology Life Quality Index) médian était de 11. Le score du PSSD (Psoriasis Symptoms and Signs Diary) médian était de 52,9.
Au total, 18,4 % des patients avaient des antécédents d’arthrite psoriasique. La durée moyenne de la maladie était similaire au sein de la population étudiée dans les deux études, soit 18,6 ans chez les patients ayant reçu SOTYKTU, 18,5 ans chez ceux ayant reçu l’aprémilast et 18,9 ans chez ceux ayant reçu le placebo.
Approved 1.0v
Dans les deux études, 40 % des patients avaient déjà reçu une photothérapie, 42,4 % n’avaient jamais reçu de traitement systémique (y compris au moyen d’un médicament biologique ou non biologique), 41 % avaient reçu auparavant un traitement systémique non biologique et 34,8 % avaient reçu auparavant un par un médicament biologique (inhibiteurs du TNF, 16 %; inhibiteurs de l’IL-12/23, 5 %; inhibiteurs de l’IL-17, 17 % et inhibiteurs de l’IL-23, 4 %).
Les deux études ont évalué les réponses à la semaine 16 par rapport au placebo pour les deux critères d’évaluation coprincipaux :
- la proportion de patients ayant obtenu un score sPGA de 0 (aucune atteinte) ou 1 (presque aucune atteinte).
- la proportion de patients ayant obtenu une amélioration d’au moins 75 % des scores PASI (PASI 75) par rapport à la valeur initiale.
Les autres comparaisons entre SOTYKTU et le placebo qui étaient des critères d’évaluation secondaires à la semaine 16 étaient les suivants :
- la proportion de patients ayant obtenu une réponse PASI 90, une réponse PASI 100, un score sPGA de 0 et un score sPGA pour le cuir chevelu (ssPGA) de 0 (aucune atteinte) ou 1 (presque aucune atteinte).
Des comparaisons entre SOTYKTU et l’aprémilast ont été effectuées pour les critères d’évaluation secondaires suivants aux moments suivants :
- semaines 16 et 24 (PSO-1 et PSO-2) : proportion de patients ayant obtenu une réponse PASI 75, une réponse PASI 90 et un score sPGA de 0/1
- semaine 16 (PSO-1 et PSO-2) : proportion de patients ayant obtenu un score sPGA de 0 et un score ssPGA (cuir chevelu) de 0/1
Le Tableau 7 présente les résultats sur l’efficacité qui ont démontré la supériorité de SOTYKTU par rapport à l’aprémilast et au placebo dans les études PSO-1 et PSO-2 :
- Les critères d’évaluation coprincipaux de l’efficacité ont été satisfaits. Une proportion significativement plus élevée de patients traités par SOTYKTU ont obtenu une réponse PASI 75 et un score sPGA de 0/1 à la semaine 16 par rapport au placebo (p < 0,0001), les deux études concordant entre elles. De plus, dans les deux études, les patients traités par SOTYKTU ont obtenu une réponse PASI 75 et un score sPGA de 0/1 dans une proportion significativement plus élevée par rapport à ceux traités par l’aprémilast.
La signification statistique a été atteinte pour la comparaison entre SOTYKTU et le placebo et la comparaison entre SOTYKTU et l’aprémilast en ce qui concerne les critères d’évaluation secondaires.
Approved 1.0v
Tableau 7 – Résultats des études PSO-1 et PSO-2 portant sur le psoriasis en plaques (imputation pour l’absence de réponse [IAR])
| PSO-1 | PSO-2 | |||||||||||||
| Critère d’évaluation | SOTYKTU N = 332 n (%) | Aprémilast N = 168 n (%) | Placebo N = 166 n (%) | SOTYKTU N = 511 n (%) | Aprémilast N = 254 n (%) | Placebo N = 255 n (%) | ||||||||
| PASI 75 | ||||||||||||||
| Semaine 16 | 194 (58,4)a | 59 (35,1)d | 21 (12,7)a,d | 271 (53,0)a | 101 (39,8)e | 24 (9,4)a,d | ||||||||
| Semaine 24 | 230 (69,3) | 64 (38,1)d | - | 296 (58,7)b | 96 (37,8)d | - | ||||||||
| sPGA 0/1 | ||||||||||||||
| Semaine 16 | 178 (53,6)a | 54 (32,1)d | 12 (7,2)a,d | 253 (49,5)a | 86 (33,9)d | 22 (8,6)a,d | ||||||||
| Semaine 24 | 195 (58,7) | 52 (31,0)d | - | 251 (49,8)b | 75 (29,5)d | - | ||||||||
| sPGA 0 | ||||||||||||||
| Semaine 16 | 58 (17,5) | 8 (4,8)d | 1 (0,6)d | 80 (15,7) | 16 (6,3)e | 3 (1,2)d | ||||||||
| PASI 90 | ||||||||||||||
| Semaine 16 | 118 (35,5) | 33 (19,6)e | 7 (4,2)d | 138 (27,0) | 46 (18,1)f | 7 (2,7)d | ||||||||
| Semaine 24 | 140 (42,2) | 37 (22,0)d | - | 164 (32,5)b | 50 (19,7)d | - | ||||||||
| PASI 100 | ||||||||||||||
| Semaine 16 | 47 (14,2) | - | 1 (0,6)d | 52 (10,2) | - | 3 (1,2)d | ||||||||
| ssPGA (cuir chevelu) 0/1c | (N = 209) | (N = 110) | (N = 121) | (N = 305) | (N = 166) | (N = 173) | ||||||||
| Semaine 16 | 147 (70,3) | 43 (39,1)d | 21 (17,4)d | 182 (59,7) | 61 (36,7)d | 30 (17,3)d | ||||||||
a Critère d’évaluation coprincipal comparant SOTYKTU au placebo
b N = 504 comptant pour des évaluations manquées en raison de la pandémie de COVID-19
c Inclut les patients ayant un score ssPGA initial (cuir chevelu) ≥ 3
d p ≤ 0,0001 pour la comparaison entre SOTYKTU et le placebo ou SOTYKTU et l’aprémilast
e p < 0,001 pour la comparaison entre SOTYKTU et l’aprémilast
f p < 0,01 pour la comparaison entre SOTYKTU et l’aprémilast
L’examen de l’âge, du sexe, de l’origine ethnique, du poids corporel, de la durée de la maladie, de la gravité initiale de la maladie et des traitements antérieurs par des agents biologiques ou non biologiques n’a pas permis de recenser des différences de réponse à SOTYKTU parmi ces sous-groupes.
Maintien et durabilité de la réponse
Dans l’étude PSO-1, parmi les patients qui ont reçu SOTYKTU et qui ont obtenu une réponse PASI 75 à la semaine 24, 81,3 % des patients qui ont poursuivi le traitement par SOTYKTU ont maintenu une réponse PASI 75 à la semaine 52. Parmi ceux qui ont obtenu une réponse PASI 90 à la semaine 24,
Approved 1.0v
73,6 % des patients ont maintenu une réponse PASI 90 à la semaine 52. Parmi ceux qui ont obtenu un score sPGA de 0/1 à la semaine 24, 77,4 % des patients ont maintenu ce score à la semaine 52.
Dans l’étude PSO-2, afin d’évaluer le maintien et de durabilité de la réponse, les patients répartis aléatoirement pour recevoir SOTYKTU initialement et qui ont obtenu une réponse PASI 75 à la semaine 24 ont été à nouveau répartis de façon aléatoire pour poursuivre le traitement par SOTYKTU ou arrêter le traitement (c’est-à-dire recevoir un placebo). À la semaine 52, 80,4 % des patients qui ont poursuivi le traitement par SOTYKTU ont maintenu une réponse PASI 75, contre 31,3 % des patients répartis à nouveau de façon aléatoire pour recevoir un placebo et cesser le traitement par SOTYKTU. Chez les patients qui ont été à nouveau répartis aléatoirement et qui ont également obtenu un score sPGA de 0 ou de 1 à la semaine 24, 70 % de ceux qui ont poursuivi le traitement par SOTYKTU ont maintenu ce score (score sPGA de 0 ou de 1) à la semaine 52, contre 24 % de ceux répartis à nouveau aléatoirement pour recevoir un placebo.
Chez les patients qui ont obtenu une réponse à la semaine 24 et qui ont été à nouveau répartis au hasard pour recevoir le placebo, le temps médian écoulé avant la perte de la réponse PASI 75 était d’environ 12 semaines. Chez les patients qui ont obtenu un score sPGA de 0/1 à la semaine 24 et qui ont été à nouveau répartis aléatoirement pour arrêter le traitement (c’est-à-dire recevoir un placebo), le temps médian écoulé avant la perte du score sPGA de 0/1 était d’environ 8 semaines.
Résultats signalés par les patients
Dans les deux études, à la semaine 16, les patients ayant obtenu un score du PSSD de 0 (aucun symptôme) et un score DLQI de 0/1 (aucun effet sur la vie du patient) étaient significativement plus nombreux dans le groupe SOTYKTU que dans le groupe placebo.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Chez le rat et le singe, les principaux organes cibles étaient le système immunitaire, le système hématopoïétique et la peau.
Dans l’étude de toxicité de 6 mois menée chez le rat, conformément à l’activité immunomodulatrice attendue du deucravacitinib, les principaux résultats à des doses ≥ 5 mg/kg/jour (≥ 9 fois la dose maximale recommandée chez l’humain [DMRH], soit 6 mg une fois par jour) comprenaient une diminution minimale à modérée du nombre de lymphocytes, la diminution de la taille et du poids de la rate, de la cellularité lymphoïde dans les ganglions lymphatiques et la rate ainsi que de la réponse des anticorps dépendant des lymphocytes T à l’hémocyanine de patelle. La diminution des lymphocytes et de la cellularité lymphoïde dans la rate et les ganglions lymphatiques était liée à la dose et était généralement d’intensité minime ou légère; elle n’était associée à aucune infection et était partiellement à totalement réversible. La diminution de la réponse des anticorps dépendant des lymphocytes T à l’hémocyanine de patelle était entièrement réversible. Les autres résultats observés avec une dose ≥ 15 mg/kg/jour (≥ 42 fois la DMRH) comprenaient une diminution minime ou légère des paramètres de masse des plaquettes et des globules rouges et une diminution de la cellularité de la
Approved 1.0v
moelle osseuse. Ces changements n’étaient associés à aucun signe clinique ou signe d’altération de l’hémostase, étaient généralement associés à une réponse régénérative de la moelle osseuse, pouvaient être surveillés, étaient réversibles et n’ont pas entraîné de mortalité imprévue.
Dans l’étude de toxicité de 9 mois menée chez le singe, les principaux résultats à des doses ≥ 1 mg/kg/jour (≥ 7 fois la DMRH) comprenaient des changements cutanés (p. ex. enflure, sécheresse, desquamation, papules, rougeur ou croûtes) sur tout le corps qui correspondaient sur le plan microscopique à de l’hyperkératose épidermique, de l’érosion, des croûtes, des infiltrats cellulaires mixtes et de l’inflammation dans le derme, ainsi qu’une diminution minime à modérée des paramètres de masse des globules rouges. Une diminution du nombre de plaquettes a été notée à une dose de 5 mg/kg/jour seulement (65 fois la DMRH). L’étiologie des manifestations cutanées a été considérée comme vraisemblablement infectieuse, car ces manifestations se sont généralement atténuées après des traitements antibiotiques; étaient présentes dans le contexte d’une diminution de la réponse des anticorps dépendant des lymphocytes T à l’hémocyanine de patelle; n’ont pas entraîné d’euthanasie imprévue ou de décès préterminal et tendaient vers la réversibilité au cours d’une période de récupération de 2 mois. La diminution de la réponse des anticorps dépendant des lymphocytes T à l’hémocyanine de patelle n’était pas accompagnée d’une diminution du nombre de lymphocytes dans le sang ou d’une déplétion lymphoïde microscopique dans la rate, le thymus ou les ganglions lymphatiques ni d’une diminution des taux sériques d’IgG, d’IgM ou d’IgE.
Génotoxicité
Le deucravacitinib n’est pas génotoxique. Le deucravacitinib ne s’est pas révélé mutagène lors d’un test de mutagénicité bactérienne (test de Ames) ni clastogène lors d’une analyse d’aberration chromosomique in vitro (cellules ovariennes de hamster chinois en culture), ou in vivo lors d’une analyse du micronoyau réalisée sur du sang périphérique à des doses orales allant jusqu’à 75 mg/kg /jour (429 fois la DMRH chez les rats mâles au jour 1).
Cancérogénicité
Le potentiel cancérogène du deucravacitinib a été évalué dans une étude de 2 ans menée chez le rat et une étude de 6 mois menée chez la souris transgénique rasH2 (Tg.rasH2). Aucun signe de tumorigénicité n’a été observé chez les rats mâles ou femelles qui ont reçu le deucravacitinib à des doses orales allant jusqu’à 15 mg/kg/jour (environ 51 fois la DMRH). Aucun signe de tumorigénicité n’a été observé chez les souris mâles ou femelles Tg.rasH2 qui ont reçu le deucravacitinib à des doses orales allant jusqu’à 60 mg/kg/jour (environ 185 fois la DMRH).
Toxicité pour la reproduction et le développement
Fertilité chez le mâle :
Chez les rats mâles, le deucravacitinib n’a eu aucun effet sur les paramètres de la reproduction (accouplement, fertilité et morphologie des spermatozoïdes) ou sur le développement embryonnaire précoce de leur progéniture à des doses orales allant jusqu’à 50 mg/kg/jour et à une exposition d’environ 224 fois la DMRH.
Fertilité chez la femelle et développement embryonnaire précoce :
Chez les rats femelles, le deucravacitinib n’a eu aucun effet sur l’accouplement, la fertilité ou les paramètres embryonnaires précoces à des doses orales allant jusqu’à 50 mg/kg/jour et à une exposition d’environ 171 fois la DMRH.
Approved 1.0v
Développement embryonnaire et fœtal :
Le deucravacitinib a été administré par voie orale pendant la période d’organogenèse à des doses de 5, 15 ou 75 mg/kg/jour chez le rat et de 1, 3 ou 10 mg/kg/jour chez le lapin. Le deucravacitinib n’a été ni embryolétal ni tératogène aux doses les plus élevées évaluées chez les deux espèces. Ces doses ont entraîné des expositions maternelles (ASC) qui étaient d’environ 266 fois (rat) ou 91 fois (lapin) l’exposition produite par la DMRH.
Développement prénatal et postnatal :
Dans le cadre d’une étude sur le développement prénatal et postnatal chez le rat, le deucravacitinib a été administré à partir du jour 6 de la gestation jusqu’au jour 20 de la lactation, à des doses de 5, 15 ou 50 mg/kg/jour. À une dose de 50 mg/kg/jour (environ 110 fois la DMRH), le poids corporel des petits a été réduit par rapport aux valeurs des témoins pendant la période de pré-sevrage; pendant le post-sevrage, le retard pondéral a été comblé et les poids étaient comparables à ceux de la progéniture témoin au jour 73 chez les mâles et au jour 35 chez les femelles. Il n’y a eu aucun effet indésirable supplémentaire dans la génération F1, ni dans la survie intra-utérine de la génération F2. Les expositions maternelles à 50 mg/kg/jour étaient d’environ 110 fois la DMRH.
Une dose orale unique de 5 mg/kg de deucravacitinib radiomarqué a été administrée à des rates allaitantes (jours post-partum 8 à 12). Le deucravacitinib et/ou ses métabolites étaient présents dans le lait des rates allaitantes à des rapports de concentration lait/plasma de 2,7 à 30,9.
Toxicité juvénile
Dans une étude menée sur des animaux juvéniles, l’administration orale de deucravacitinib (doses de 5, 15 ou 50 mg/kg/jour) à des rats pendant 10 semaines à compter du 21e jour postnatal n’a entraîné aucune toxicité ni aucun effet sur la croissance et le développement; les changements étaient limités aux effets immunomodulateurs attendus et étaient réversibles pour la plupart. Tous les changements survenus au cours de l’étude ont été précédemment observés chez les rats adultes à une ampleur similaire, ce qui indique que les rats juvéniles ne sont pas plus sensibles et ne présentent pas de toxicité unique par rapport aux rats matures. À une dose de 50 mg/kg/jour, les expositions au deucravacitinib étaient d’environ 125 fois la DMRH.
Toxicologie particulière :
Phototoxicité :
Le deucravacitinib n’était pas phototoxique in vitro dans les fibroblastes de souris Balb/c 3T3 exposés aux rayons ultraviolets.
Approved 1.0v