


Monographie de produit - Omeprazole (Sivem Pharmaceuticals)
INDICATIONS ET UTILISATION CLINIQUE
OMEPRAZOLE (oméprazole) est indiqué dans le traitement des affections où une diminution de la sécrétion acide gastrique est nécessaire, comme dans les cas suivants :
- ulcère duodénal;
- ulcère gastrique;
- ulcères duodénal et gastrique associés aux AINS;
- oesophagite par reflux;
- reflux gastro-oesophagien (RGO) symptomatique, c.-à-d. pyrosis et régurgitations;
- syndrome de Zollinger-Ellison (état pathologique associé à une hypersécrétion).
CONTRE-INDICATIONS
Hypersensibilité à l’oméprazole, aux benzimidazoles substitués ou à l’un des composants du médicament (voir RENSEIGNEMENTS PHARMACEUTIQUES).
L’administration concomitante avec la rilpivirine est contre-indiquée.
MISES EN GARDE
Si l’on soupçonne la présence d’un ulcère gastrique, on doit écarter la possibilité d’une tumeur maligne avant de prescrire OMEPRAZOLE, car un traitement avec l’oméprazole pourrait atténuer les symptômes et retarder le diagnostic.
L'administration concomitante d'oméprazole et d'atazanavir ou de nelfinavir n'est pas recommandée (voir PRÉCAUTIONS, Interactions médicamenteuses).
Les résultats d'études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d'attaque de 300 mg/dose d'entretien de 75 mg/jour) et l'oméprazole (80 mg une fois par jour, c.-à-d. quatre fois la dose recommandée) entraînant une baisse de l'exposition au métabolite actif du clopidogrel de 46 % en moyenne et une diminution de l'inhibition maximale de l'agrégation plaquettaire (provoquée par l'ADP) de 16 % en moyenne. À la lumière de ces données, l'utilisation concomitante d'oméprazole et de clopidogrel devrait être évitée (voir PRÉCAUTIONS, Interactions médicamenteuses).
Utilisation concomitante d'inhibiteurs de la pompe à protons (IPP) et de méthotrexate
La littérature médicale semble indiquer que l'utilisation concomitante d'IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite et les maintenir élevés, ce qui pourrait entraîner des effets toxiques du méthotrexate. Un arrêt temporaire du traitement par IPP peut être envisagé chez certains patients recevant un traitement par une dose élevée de méthotrexate (voir PRÉCAUTIONS, Interactions médicamenteuses).
Interactions médicamenteuses avec des antirétroviraux
Il a été rapporté que les IPP interagissent avec certains antirétroviraux. L'importance clinique de ces interactions et les mécanismes qui les sous-tendent ne sont pas toujours connus. Une variation du pH gastrique pourrait modifier l'absorption de l'antirétroviral. D'autres mécanismes pouvant être à l'origine de ces interactions sont liés au CYP 2C19.
Rilpivirine :
L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir CONTREINDICATIONS).
Atazanavir et nelfinavir :
L’administration concomitante avec l’atazanavir ou le nelfinavir n’est pas recommandée en raison d’une diminution de l’exposition à l’atazanavir et au nelfinavir (voir les monographies de REYATAZ ET VIRACEPT).
Si l’administration concomitante de l’oméprazole et de l’atazanavir est jugée indispensable, il est recommandé d’assurer une surveillance clinique étroite avec l’emploi d’une dose de 400 mg d’atazanavir/de 100 mg de ritonavir; la dose de oméprazole ne doit pas dépasser 20 mg par jour (voir la monographie de REYATAZ).
Saquinavir :
Si l’oméprazole est administré en concomitance avec du saquinavir/ritonavir, la prudence est de mise et une surveillance des effets toxiques possibles associés au saquinavir est recommandée, y compris : symptômes gastro-intestinaux, augmentation des triglycérides, thrombose veineuse profonde et allongement de l’intervalle QT. Du point de vue de l’innocuité, on devrait envisager une réduction de la dose de saquinavir en fonction de chaque patient (voir la monographie d’INVIRASE).
Système immunitaire
Lupus érythémateux cutané subaigu :
Des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés à l’emploi des IPP. Si des lésions apparaissent, surtout dans les régions de la peau exposées au soleil et si elles s’accompagnent d’arthralgie, le patient doit tenter immédiatement d’obtenir une aide médicale et le professionnel de la santé doit envisager de mettre fin au traitement par OMEPRAZOLE. La survenue du LECS lors d’un traitement antérieur par un IPP peut augmenter le risque de LECS avec d’autres IPP (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Interférence avec les examens de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de CgA augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par l’oméprazole doit être interrompu 14 jours avant les mesures du taux de CgA (voir PRÉCAUTIONS, Interactions médicamenteuses).
Grossesse
L’innocuité de l’oméprazole chez la femme enceinte n’a pas été établie. Il ne faut pas administrer OMEPRAZOLE aux femmes enceintes à moins que les avantages escomptés ne l’emportent sur les risques potentiels.
Allaitement
L’oméprazole est sécrété dans le lait maternel. Il ne faut pas administrer OMEPRAZOLE en gélules aux femmes qui allaitent à moins qu’un tel traitement ne soit jugé essentiel.
Enfants
L’innocuité et l’efficacité de l’oméprazole chez les enfants n’ont pas encore été établies.
PRÉCAUTIONS
Généralités
Diarrhée associée à Clostridium difficile
La baisse de l'acidité gastrique par quelque moyen que ce soit, notamment par la prise d’un inhibiteur de la pompe à protons, est associée à une hausse dans l’estomac du nombre de bactéries normalement présentes dans le tube digestif. Le traitement par un inhibiteur de la pompe à protons peut entraîner un risque accru d'infections gastro-intestinales, notamment Salmonella, Campylobacter et Clostridium difficile.
On a observé un risque accru d’infection par Clostridium difficile (ICD) et de diarrhée associée à Clostridium difficile (DACD) avec l’emploi d’IPP dans plusieurs études par observation. On devrait envisager une ICD/DCAD comme diagnostic différentiel dans le cas d’une diarrhée qui ne s’atténue pas. Les facteurs de risque additionnels d’ICD et de DACD comprennent une hospitalisation récente, l’utilisation d’antibiotiques, la vieillesse et la présence de maladies concomitantes.
On devrait prescrire les IPP à la dose la plus faible et pendant la plus courte période requise pour la maladie à traiter, et le traitement continu par IPP devrait être réévalué afin de déterminer si celui-ci demeure bénéfique.
Personnes âgées
On a constaté une augmentation de la biodisponibilité (36 %), une réduction de la clairance plasmatique totale (à 250 mL/min) et une prolongation (50 %) de la demi-vie d’élimination (à 1,0 heure) chez les personnes âgées. En règle générale, la dose quotidienne ne doit pas dépasser 20 mg chez les personnes âgées (voir POSOLOGIE ET ADMINISTRATION).
Personnes âgées (> 71 ans) : Il faut soupeser les bienfaits des IPP en regard du risque accru de fractures étant donné que les patients de cette catégorie peuvent être déjà à risque élevé de fractures liées à l’ostéoporose. Si l’utilisation d’IPP est nécessaire, les patients doivent être pris en charge avec prudence selon les lignes directrices de traitement établies (voir POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Insuffisance hépatique
On a observé une augmentation de 75 % de la biodisponibilité, une réduction de la clairance plasmatique totale (à 67 mL/min) et une prolongation quadruple de la demi-vie d’élimination (à 2,8 heures) chez les patients atteints d’insuffisance hépatique. Ces patients ont bien toléré la dose de 20 mg d’oméprazole administrée une fois par jour pendant 4 semaines, sans qu’il y ait accumulation d’oméprazole ou de ses métabolites. En règle générale, la dose quotidienne ne doit pas dépasser 20 mg chez les personnes atteintes d’une affection hépatique grave (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
L’élimination de l’oméprazole sous forme inchangée ne varie pas chez les patients atteints d’insuffisance rénale; il n’est donc pas nécessaire d’ajuster la dose chez ces patients (voir POSOLOGIE ET ADMINISTRATION).
Cancérogenèse
Une étude de 24 mois sur le pouvoir cancérogène de l’oméprazole administré à des rats, à des doses de 14 à 140 mg/kg/jour, a révélé une hyperplasie des cellules gastriques ECL évoluant graduellement vers des carcinoïdes, à la fin de leur durée de vie normale. On n’a pas observé de métastases. On n’a noté aucun carcinoïde au cours d’un traitement de 18 mois sur des souris ayant reçu des doses élevées (14 à 140 mg/kg/jour). De même, l’administration à des chiens de doses d’oméprazole allant jusqu’à 28 mg/kg/jour pendant 7 ans n’a entraîné aucun carcinoïde.
Les carcinoïdes gastriques chez les rats ont été associés à une hypergastrinémie persistante secondaire à l’inhibition de l’acide et non à l’oméprazole même (voir TOXICOLOGIE). On a fait des observations similaires après l’administration d’antagonistes des récepteurs H2 de l’histamine et également chez des rats ayant subi une ablation partielle du fundus.
Chez l’homme, le traitement à court terme et le traitement à long terme, jusqu’à 6 ans chez un nombre limité de sujets, avec de l’oméprazole n’ont pas produit de modifications pathologiques significatives des cellules endocrines pariétales de l’estomac.
Troubles endocriniens et métaboliques
Hypomagnésémie, hypokaliémie et hypocalcémie : L’utilisation chronique d’IPP peut causer de l’hypomagnésémie. De plus, des cas d’hypokaliémie et d’hypocalcémie, d’autres troubles électrolytiques accompagnant l’hypomagnésémie, ont aussi été signalés dans la littérature.
Carence en cyanocobalamine (vitamine B12) : L’usage prolongé d’IPP pourrait nuire à l’absorption de la vitamine B12 liée aux protéines et pourrait contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Troubles musculo-squelettiques et du tissu conjonctif
Fracture osseuse : Plusieurs études par observation publiées portent à croire que le traitement par un inhibiteur de la pompe à protons (IPP) pourrait être associé à une augmentation du risque de fractures de la hanche, du poignet ou de la colonne liées à l’ostéoporose. Le risque de fractures a été plus important chez les patients ayant reçu une dose élevée, définie comme plusieurs doses quotidiennes d’IPP, et chez ceux dont le traitement était prolongé (un an ou plus). Lors d’un traitement par un IPP, les patients devraient recevoir la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée. Les patients à risque de fractures liées à l’ostéoporose doivent être pris en charge selon les lignes directrices de traitement établies (voir POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Interactions médicamenteuses
L’inhibition de l’acide gastrique durant le traitement par l’oméprazole et d’autres inhibiteurs de la pompe à proton pourrait réduire ou accroître l’absorption des médicaments dont l’absorption est dépendante du pH intragastrique. Ainsi, on peut s’attendre à ce que l’absorption de médicaments comme le kétoconazole, l’itraconazole, l’erlotinib peut être réduite pendant un traitement avec l’oméprazole, de la même façon qu’elle est réduite avec d’autres agents antisécrétoires ou des antiacides.
L’oméprazole est métabolisé par le système du cytochrome P450 (CYP), principalement dans le foie. On a évalué la pharmacocinétique des médicaments suivants, qui sont aussi métabolisés par le système du cytochrome P450, au cours de leur emploi concomitant avec l’oméprazole chez l’homme : aminopyrine, antipyrine, clopidogrel, diazépam, phénytoïne, warfarine (ou autres antagonistes de la vitamine K), cilostazol*, théophylline, voriconazole, digoxine, propranolol, métoprolol, lidocaïne, quinidine, éthanol, piroxicam, diclofénac et naproxène.
*non commercialisé au Canada
L’oméprazole inhibe le CYP 2C19, la principale enzyme intervenant dans son métabolisme, et est partiellement métabolisé par le CYP 3A4. Les médicaments connus comme étant des inhibiteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la clarithromycine et le voriconazole), peuvent entraîner une hausse des concentrations sériques d’oméprazole en ralentissant le métabolisme de ce dernier. Les médicaments connus comme étant des inducteurs du CYP 2C19 ou du CYP 3A4, ou des deux (comme la rifampine et le millepertuis), peuvent entraîner une baisse des concentrations sériques d’oméprazole en accélérant le métabolisme de ce dernier.
Antirétroviraux
Rilpivirine
L’administration concomitante est contre-indiquée en raison d’une diminution importante de l’exposition à la rilpivirine et d’une perte de l’effet thérapeutique (voir CONTREINDICATIONS).
Atazanavir
L’administration concomitante d’oméprazole et d’atazanavir n’est pas recommandée. L’administration concomitante d’oméprazole (20 ou 40 mg une fois par jour) a entraîné une diminution considérable de la Cmax plasmatique et de l’ASC de l’atazanavir chez des volontaires sains ayant reçu de l’atazanavir ou de l’atazanavir/du ritonavir (voir la monographie de REYATAZ).
Nelfinavir
L’administration concomitante d’oméprazole et de nelfinavir n’est pas recommandée. L’administration concomitante d’oméprazole (40 mg une fois par jour) avec du nelfinavir (1250 mg deux fois par jour) a nettement diminué l’ASC et la Cmax du nelfinavir (de 36 % et de 37 %, respectivement) et de son métabolite actif M8 (de 92 % et de 89%, respectivement) (voir la monographie de VIRACEPT).
Saquinavir
L’administration concomitante de saquinavir impose la prudence et nécessite une surveillance, en plus de la réduction possible de la dose de saquinavir, en raison de l’exposition accrue au saquinavir d’où le risque d’effets toxiques associés au saquinavir (voir la monographie d’INVIRASE).
L’administration concomitante d’oméprazole (40 mg par jour) avec du saquinavir/ritonavir (1000/100 mg deux fois par jour) a entraîné une augmentation de l’ASC et de la Cmax du saquinavir, de 82 % et de 75 %, respectivement.
Aminopyrine et antipyrine
Après l’administration de 60 mg d’oméprazole une fois par jour pendant 14 jours, la clairance de l’aminopyrine avait diminué de 19 % et celle de l’antipyrine de 14 %. Par ailleurs, on n’a relevé aucun changement significatif de la clairance lorsque la dose était de 30 mg une fois par jour pendant 14 jours.
Clopidogrel
Les résultats d'études réalisées chez des sujets sains ont révélé une interaction pharmacocinétique/pharmacodynamique entre le clopidogrel (dose d'attaque de 300 mg/dose d'entretien de 75 mg/jour) et l'oméprazole (80 mg une fois par jour, c.-à-d. quatre fois la dose recommandée) entraînant une baisse de l'exposition au métabolite actif du clopidogrel de 46 % en moyenne et une diminution de l'inhibition maximale de l'agrégation plaquettaire (provoquée par l'ADP) de 16 % en moyenne.
L'importance clinique de cette interaction demeure toutefois incertaine. Une étude prospective randomisée (incomplète, réalisée auprès de 3760 patients et comparant un placebo à 20 mg d'oméprazole chez des sujets traités par du clopidogrel et de l'AAS) ainsi que des analyses a posteriori non randomisées des données de vastes études cliniques prospectives randomisées sur les résultats cliniques (auprès de plus de 47 000 patients) n'ont révélé aucune indication d'une hausse du risque d'événement cardiovasculaire indésirable lorsque du clopidogrel et un IPP, entre autres l'oméprazole, étaient administrés en concomitance.
Les résultats d'un certain nombre d'études par observation sont contradictoires quant à l'accroissement ou non du risque d'événement thromboembolique CV lorsque du clopidogrel est administré en concomitance avec un IPP.
Dans une étude auprès de sujets sains, l'administration de clopidogrel en même temps qu'une association à dose fixe de 20 mg d'esoméprazole et de 81 mg d'AAS a entraîné une baisse de près de 40 % de l'exposition au métabolite actif du clopidogrel comparativement à l'administration de clopidogrel seul. Toutefois, le degré maximal d'inhibition plaquettaire (provoquée par l'ADP) chez ces sujets était le même dans le groupe sous clopidogrel et le groupe recevant le clopidogrel et l'association médicamenteuse (esoméprazole et AAS), sans doute en raison de l'administration concomitante d'une faible dose d'AAS (voir MISES EN GARDE).
Diazépam, phénytoïne, warfarine (ou autres antagonistes de la vitamine K) et cilostazol*
Comme l’oméprazole est métabolisé par le CYP P450 2C19, il peut modifier le métabolisme et prolonger l’élimination du diazépam, de la warfarine (R-warfarine), de la phénytoïne et du cilostazol*.
*non commercialisé au Canada
Diazépam
Après l’administration répétée de doses uniquotidiennes de 40 mg d’oméprazole, la clairance du diazépam avait diminué de 54 %; à une dose de 20 mg d’oméprazole, la diminution correspondante était de 26 %.
Warfarine (ou autres antagonistes de la vitamine K)
L’emploi concomitant de 20 mg d’oméprazole chez des sujets sains n’a exercé aucun effet sur les concentrations plasmatiques de l’énantiomère-(S) de la warfarine, mais il a provoqué une faible augmentation, quoique statistiquement significative (12 %), des concentrations de l’énantiomère-(R), qui est moins puissant. On a également noté un léger accroissement, quoique statistiquement significatif (11 %), de l’effet anticoagulant de la warfarine. Chez les patients prenant de la warfarine ou un autre antagoniste de la vitamine K, il est recommandé de surveiller le rapport normalisé international (RNI) et il pourrait être nécessaire de réduire la dose de warfarine (ou de tout autre antagoniste de la vitamine K). Un traitement concomitant avec 20 mg d’oméprazole par jour n’a pas modifié le temps de coagulation chez les patients recevant un traitement continu avec la warfarine.
Phénytoïne
Après trois semaines de traitement avec 20 mg d’oméprazole une fois par jour, les concentrations plasmatiques de la phénytoïne à l’état d’équilibre chez les patients épileptiques recevant déjà de la phénytoïne en concomitance n’ont pas été modifiées de façon significative. On n’a également noté aucun changement dans l’excrétion urinaire de la phénytoïne et de son principal métabolite.
Après l’administration d’une seule dose de 40 mg d’oméprazole par voie intraveineuse et par voie orale, à de jeunes volontaires sains, la clairance de la phénytoïne a diminué de 15-20 %, et la demi-vie a été prolongée de 20-30 %. À la suite de l’administration répétée de 40 mg d’oméprazole une fois par jour, la demi-vie d’élimination de la phénytoïne a augmenté de 27 %. Ainsi, l’oméprazole semble provoquer une inhibition proportionnelle à la dose de l’élimination de la phénytoïne.
On recommande de surveiller les patients recevant de la phénytoïne et de la warfarine (ou tout autre antagoniste de la vitamine K) afin de déterminer s’il y a lieu d’ajuster la posologie de ces médicaments lorsqu’ils sont pris en concomitance avec l’oméprazole. Les résultats de diverses études sur les interactions médicamenteuses entre l’oméprazole et d’autres agents indiquent que l’oméprazole, administré à des doses répétées de 20-40 mg, n’influe pas sur d’autres isoformes du CYP pertinentes sur le plan clinique, tel que démontré par l’absence d’interaction métabolique avec les substrats pour le CYP 1A2 (caféine, phénacétine, théophylline), le CYP 2C9 (S-warfarine), le CYP 2D6 (métoprolol, propranolol), le CYP 2E1 (éthanol) et le CYP 3A (cyclosporine, lidocaïne, quinidine, estradiol).
Cilostazol*
L’oméprazole, administré en doses de 40 mg à des volontaires sains dans le cadre d’une étude croisée, a augmenté la Cmax et l’ASC du cilostazol de 18 % et de 26 %, respectivement, et de l’un de ses métabolites actifs, le 3,4-dihydrocilostazol, de 29 % et de 69 %, respectivement.
*non commercialisé au Canada
Méthotrexate
Des rapports de cas, des résultats publiés d'études pharmacocinétiques sur des populations et des analyses rétrospectives semblent indiquer que l'administration concomitante d'IPP et de méthotrexate (principalement à dose élevée) peut augmenter les taux sériques de méthotrexate et/ou de son métabolite, l'hydroxyméthotrexate, et les maintenir élevés. Toutefois, aucune étude en bonne et due forme sur les interactions médicamenteuses entre le méthotrexate et les IPP n'a été effectuée (voir MISES EN GARDE).
Tacrolimus
Même si aucune étude clinique n’a été menée, il existe une possibilité que l’administration concomitante d’oméprazole et de tacrolimus pourrait faire augmenter les concentrations sériques du tacrolimus.
Théophylline
Après l’administration répétée de doses uniquotidiennes de 40 mg d’oméprazole, on n’a observé aucun effet sur la cinétique de la théophylline administrée par voie orale ou IV.
Voriconazole
L’administration concomitante d’oméprazole et d’un inhibiteur du CYP 2C19 et du CYP 3A4, tel que le voriconazole, a plus que doublé l’exposition à l’oméprazole. Toutefois, il n’est pas nécessaire d’ajuster la dose d’oméprazole.
Digoxine
L’absorption de la digoxine peut augmenter au cours d’un traitement avec l’oméprazole ou avec d’autres médicaments qui réduisent l’acidité gastrique. L’administration concomitante d’oméprazole (20 mg par jour) et de digoxine chez 10 volontaires sains a fait augmenter la biodisponibilité de la digoxine de 10 % en moyenne (et jusqu’à 30 % chez 2 des 10 sujets).
Propranolol et métoprolol
Un essai à l’état d’équilibre avec 20 mg d’oméprazole par jour n’a révélé aucun effet sur la cinétique du propranolol. De même, on n’a observé aucun effet sur les concentrations plasmatiques à l’état d’équilibre du métoprolol à la suite d’un traitement concomitant avec 40 mg d’oméprazole par jour.
Lidocaïne
Après l’administration intraveineuse d’une dose unique de lidocaïne, précédée d’un traitement d’une semaine avec 40 mg d’oméprazole une fois par jour, on n’a noté aucune interaction avec la lidocaïne ou son métabolite actif, la MEGX. De même, on n’a observé aucune interaction entre l’oméprazole et la lidocaïne ou la MEGX sur les variables pharmacocinétiques.
Quinidine
Après l’administration de 40 mg d’oméprazole une fois par jour pendant une semaine, on n’a observé aucun effet sur la cinétique ou la pharmacodynamique de la quinidine.
Éthanol
Après l’administration de 20 mg d’oméprazole, on n’a observé aucun effet significatif sur la pharmacocinétique de l’éthanol.
Piroxicam, diclofénac et naproxène
L’administration répétée de doses de 20 mg d’oméprazole à des volontaires sains n’a pas produit d’effet significatif sur la pharmacocinétique du piroxicam, du diclofénac et du naproxène, à l’état d’équilibre.
Antiacides
On n’a rapporté aucune interaction avec les antiacides pris en concomitance avec de l’oméprazole.
Aliments
On n’a noté aucune interaction avec les aliments.
Interactions médicament-examens de laboratoire
Pendant un traitement avec un antisécrétoire, les taux de CgA augmentent en raison de la baisse de l’acidité gastrique. L’augmentation des taux de CgA peut interférer avec les analyses de dépistage des tumeurs neuroendocrines. Pour éviter une telle interférence, le traitement par OMEPRAZOLE doit être interrompu 14 jours avant les mesures du taux de CgA (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
EFFETS INDÉSIRABLES
L’oméprazole est bien toléré. La majorité des effets indésirables rapportés étaient légers et transitoires et ne présentaient pas de lien constant avec le traitement. Des manifestations indésirables ont été notées au cours d’essais cliniques contrôlés menés chez 2764 sujets traités avec l’oméprazole et au cours de traitements réguliers. Lors d’un essai clinique contrôlé, la prévalence des manifestations indésirables attribuables à des doses de 40 mg d’oméprazole administrées une fois par jour était comparable à celle du groupe placebo. On n’a relevé aucune différence significative dans la prévalence des manifestations indésirables entre l’oméprazole et des antagonistes des récepteurs H2 de l’histamine lors d’études comparatives à court terme, réalisées en double insu. Pendant le traitement à l’oméprazole, une analyse en profondeur des variables de laboratoire n’a révélé aucune modification significative ou jugée importante sur le plan clinique.
Les manifestations indésirables suivantes ont été rapportées (à une fréquence supérieure à 1 %) chez des sujets traités avec l’oméprazole dans le cadre de situations cliniques contrôlées : diarrhée (2,8 %), céphalées (2,6 %), flatulence (2,3 %), douleurs abdominales (1,7 %), constipation (1,3 %) et étourdissements/vertige (1,1 %).
Les manifestations indésirables figurant dans la liste ci-dessous ont été signalées dans le cadre d’études cliniques ou au cours de traitements réguliers avec le médicament. Les manifestations ont été classées d'après les systèmes et appareils de l'organisme. Les définitions suivantes ont été utilisées pour qualifier la fréquence des manifestations : fréquentes : ≥1/100; peu fréquentes : ≥ 1/1000 et < 1/100; rares : < 1/1000; et très rares : < 1/10 000.
Troubles du système nerveux central et périphérique : Fréquents : céphalées. Peu fréquents : étourdissements, paresthésie, somnolence, insomnie et vertige. Rares : confusion mentale réversible, agitation, agressivité, dépression et hallucinations se produisant surtout chez des personnes gravement malades.
Troubles endocriniens : Rares : gynécomastie.
Troubles gastro-intestinaux : Fréquents : diarrhée, constipation, douleurs abdominales, nausées / vomissements et flatulence. Rares : sécheresse de la bouche, stomatite, candidose du tube digestif et colite microscopique.
Troubles hématologiques : Rares : leucopénie, thrombocytopénie, agranulocytose et pancytopénie.
Troubles hépatiques : Peu fréquents : élévation des enzymes hépatiques. Rares : encéphalopathie chez des patients déjà atteints d’une affection hépatique grave, hépatite accompagnée ou non d’ictère et insuffisance hépatique.
Troubles musculo-squelettiques : Rares : arthralgie, faiblesse musculaire et myalgie.
Troubles de la peau : Peu fréquents : éruptions cutanées, dermatite et/ou prurit, et urticaire. Rares : photosensibilité, érythème polymorphe, syndrome de Stevens-Johnson, érythrodermie bulbeuse avec épidermolyse et alopécie.
Autres : Peu fréquents : malaises, réactions d’hypersensibilité incluant urticaire. Rares : réactions d’hypersensibilité incluant œdème de Quincke, fièvre, bronchospasme, néphrite interstitielle et choc anaphylactique, transpiration accrue, œdème périphérique, vision brouillée, altération du goût et hyponatrémie. Très rare : hypomagnésémie (une hypomagnésémie grave peut entraîner une hypocalcémie, et une hypomagnésémie peut également entraîner une hypokaliémie).
Effets indésirables signalés après la commercialisation du produit
Troubles gastro-intestinaux : L’arrêt d’un traitement prolongé par un IPP peut entraîner l’aggravation des symptômes liés à l’acidité et une hypersécrétion acide de rebond.
Troubles musculo-squelettiques et du tissu conjonctif : De l’ostéoporose et des fractures liées à l’ostéoporose ont été rapportées en lien avec l’administration de plusieurs doses quotidiennes d’IPP et un traitement prolongé par IPP.
Des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés après la commercialisation du produit (voir MISES EN GARDE, Système immunitaire).
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région immédiatement.
On a reçu de rares rapports de cas faisant état de surdosage avec l’oméprazole. La prise orale de doses uniques allant jusqu’à 400 mg d’oméprazole n’a pas produit de symptômes graves et n’a pas nécessité de traitement particulier. Un rapport de cas décrit que la prise d’une dose unique (560 mg) d’oméprazole a été associée à une hausse modérée du taux de globules blancs, un malaise généralisé, des nausées, des vomissements, de l’apathie, de la confusion, des étourdissements, des céphalées d’intensité modérée, de la flatulence et des douleurs abdominales. Comme dans tous les cas de surdosage soupçonné, il faut assurer le maintien des fonctions vitales et traiter les symptômes. On doit éliminer du tractus gastro-intestinal toute substance non absorbée et surveiller étroitement le patient.
La DL50 d’oméprazole administrée par voie orale à des rats et à des souris mâles et femelles était supérieure à 4000 mg/kg. Chez les chiens, le seul signe de toxicité aiguë avec l’oméprazole était des vomissements qui se sont produits à des doses de 600 mg/kg environ (voir TOXICOLOGIE).
POSOLOGIE ET ADMINISTRATION
Lors d’un traitement par un IPP, les patients devraient recevoir la plus faible dose possible pendant la plus courte durée possible, selon l’affection traitée.
Ulcère duodénal
Traitement aigu : La dose recommandée par voie orale chez les adultes est de 20 mg, une fois par jour. L’ulcère est habituellement guéri en 2 semaines. S’il n’est pas guéri après ce traitement initial, on recommande une période additionnelle de traitement de 2 semaines.
Ulcère réfractaire : Dans les cas d’ulcère duodénal réfractaire aux autres schémas thérapeutiques, la dose recommandée chez les adultes est de 20 mg ou 40 mg, une fois par jour. La guérison se produit habituellement en 4 semaines chez ces patients.
Ulcère gastrique
Traitement aigu : La dose recommandée chez les adultes est de 20 mg, une fois par jour. L’ulcère est habituellement guéri en 4 semaines. S’il n’est pas guéri après ce traitement initial, on recommande une période additionnelle de traitement de 4 semaines.
Ulcère réfractaire : Dans les cas d’ulcère gastrique réfractaire aux autres schémas thérapeutiques, la dose recommandée chez les adultes est de 40 mg, une fois par jour. La guérison se produit habituellement en 8 semaines chez ces patients.
Ulcères duodénal ou gastrique associés aux AINS
Traitement aigu : La dose recommandée chez les adultes atteints d’un ulcère duodénal ou d’un ulcère gastrique associé aux AINS est de 20 mg, une fois par jour. Les symptômes sont soulagés rapidement et l’ulcère est habituellement guéri en 4 semaines. S’il n’est pas guéri après ce traitement initial, on recommande une période additionnelle de traitement de 4 semaines.
Traitement d’entretien : La dose recommandée pour la prévention des récidives chez les adultes atteints d’un ulcère duodénal ou d’un ulcère gastrique associé aux AINS est de 20 mg une fois par jour, pendant une période allant jusqu’à 6 mois.
Œsophagite par reflux
Traitement aigu : La dose recommandée chez les adultes est de 20 mg, une fois par jour. Dans la majorité des cas, la guérison se produit en 4 semaines. Si l’œsophagite par reflux n’est pas guérie après ce traitement initial, on recommande une période additionnelle de traitement de 4 semaines.
Œsophagite par reflux réfractaire : Dans les cas d’œsophagite par reflux réfractaire aux autres schémas thérapeutiques, la dose recommandée chez les adultes est de 40 mg, une fois par jour. La guérison se produit habituellement en 8 semaines.
Traitement d’entretien de l’œsophagite par reflux : Pour le traitement prolongé, une fois l’œsophagite par reflux guérie, une dose de 10 mg d’oméprazole administrée une fois par jour s’est révélée efficace dans des études cliniques contrôlées d’une durée de 12 mois, et en traitement d’entretien continu chez un nombre limité de patients, sur une période allant jusqu’à 6 ans. S’il y a récidive, on peut augmenter la dose d’oméprazole à 20-40 mg, une fois par jour.
Reflux gastro-œsophagien symptomatique (c.-à-d. pyrosis et régurgitations)
La dose recommandée chez les adultes est de 20 mg, une fois par jour. Le soulagement des symptômes devrait se produire rapidement. Si les symptômes ne sont pas soulagés après 4 semaines, il est recommandé de faire passer d’autres tests au patient. Il faut envisager l’individualisation du traitement, car certains patients réagissent bien à 10 mg une fois par jour. On recommande une dose de 10 mg une fois par jour pour maintenir le soulagement des symptômes chez les adultes atteints de reflux gastro-œsophagien (c.-à-d. pyrosis et régurgitations).
Syndrome de Zollinger-Ellison
La dose pour le traitement du syndrome de Zollinger-Ellison varie d’un patient à l’autre.
On recommande une dose initiale de 60 mg, une fois par jour. Des doses de 20 à 120 mg par jour ont produit une maîtrise adéquate chez plus de 90 % des patients qui présentaient la forme sévère de ce syndrome et ne répondaient pas adéquatement à d’autres traitements. Il faut diviser les doses de plus de 80 mg en deux prises par jour. Il importe d’ajuster les doses en fonction des besoins individuels du patient et de poursuivre le traitement tant et aussi longtemps qu’il est cliniquement indiqué. On a administré des doses allant jusqu’à 120 mg, trois fois par jour.
Insuffisance rénale : Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance rénale (voir PRÉCAUTIONS).
Insuffisance hépatique : Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance hépatique. La dose quotidienne ne doit pas dépasser 20 mg (voir PRÉCAUTIONS).
Personnes âgées : Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées. La dose quotidienne ne doit pas dépasser 20 mg (voir PRÉCAUTIONS).
Il faut avaler les gélules entières avec suffisamment d’eau. Il ne faut pas croquer ni écraser les gélules.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : oméprazole
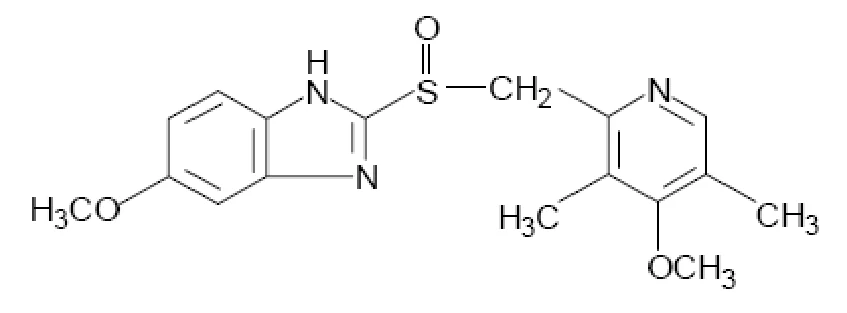
Nom chimique : 5-methoxy-2-{[(4-methoxy-3,5-dimethyl-2-pyridinyl)methyl]-sulfinyl}-1H-benzimidazole.
Formule moléculaire : C17H19N3O3S
Masse moléculaire : 345,42 g/mol
Formule développée :
Propriétés physicochimiques : L’oméprazole est une substance cristalline non hygroscopique. Son point de fusion se situe aux alentours de 150 ºC, où il y a décomposition. La substance est légèrement soluble dans l’eau. Le pka du benzimidazol est de 8,8 et celui de l’ion pyridinium est de 4,0.
COMPOSITION
En plus de l’ingrédient actif, oméprazole, chaque capsule contient les ingrédients non médicinaux suivants : Carraghénine, cellulose microcristalline, chlorure de potassium, croscarmellose sodique, sébacate de dibutyle, dioxyde de titane, hydroxypropylcellulose à faible degré de substitution, hypromellose, phtalate d’hypromellose, lactose anhydre, oxyde de fer rouge, polysorbate 80, povidone, talc, eau.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 ºC et 30 ºC dans un contenant hermétiquement fermé. Protéger de l’humidité.
DISPONIBILITÉ DES FORMES POSOLOGIQUES
Capsules de 10 mg
Capsules de HPMC dure remplies de granules. Chaque capsule est formée de deux parties roses (coiffe et corps), imprimé OME 10 sur les deux parties.
Capsules de 20 mg
Capsules de HPMC dure remplies de granules. Chaque capsule est formée de deux parties, un corps rose et la coiffe rose foncée, imprimé OME 20 sur les deux parties.
Les capsules d’OMEPRAZOLE sont disponibles dans les formats suivants :
Capsules de 10 mg : Bouteilles contenant 28, 30 capsules; et plaquettes de 28 (4x7) capsules.
Capsules de 20 mg : Bouteilles contenant 30, 100, 500 et 1000 capsules; et plaquettes de 28 (4x7) capsules.
ESSAIS CLINIQUES
Études de bioéquivalence
Deux études de biodisponibilité comparatives, randomisées, à dose unique, bilatérales et croisées ont été menées auprès de volontaires sains de sexe masculin dans des conditions à jeun et nourries. Le taux et le degré d’absorption de l’oméprazole à la suite d’une dose orale unique de 20 mg (1x capsule de 20 mg) d’OMEPRAZOLE et de LOSEC ont été mesurés et comparés. Les résultats des données mesurées sont résumés comme suit :
Études à jeun
Vingt-huit adultes en bonne santé non-fumeurs de sexe masculin ont été inscrits dans l’étude, et l’ensemble des 28 sujets a terminé la phase clinique de l’étude. Les analyses statistiques et pharmacocinétiques ont été réalisées sur 28 sujets.
Oméprazole dans le plasma (1 x 20 mg) De données mesurées dans des conditions à jeun Moyenne géométrique des moindres carres Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques des moindres carres (%) | Intervalle de confiance 90% |
SSCT (ng·h/mL) | 296,73 397,2 (95,4) | 343,14 465,9 (97,5) | 86,5 | 81,4 – 91,9 |
SSCI (ng·h/mL) | 311,50 427,9 (92,2) | 355,23 508,6 (94,0) | 87,7 | 81,5 – 94,3 |
CMAX (ng/mL) | 172,7812 216,811 (75,2) | 212,7105 268,754 (72,6) | 81,2 | 69,7 – 94,7 |
TMAX§ (h) | 2,1654 (57,9) | 1,8113 (51,4) | ||
T½§ (h) | 0,7847 (30,0) | 0,7919 (33,5) | ||
* Capsules d’oméprazole 20 mg fabriquées pour Sivem Produits Pharmaceutiques ULC. † Les capsules de Losec® 20 mg fabriquées par AstraZeneca Canada Inc., ont été achetées au Canada. § Exprimé sous forme de moyenne arithmétique (CV%) seulement | ||||
Étude en conditions nourries :
Vingt-huit adultes en bonne santé non-fumeurs de sexe masculin ont été inscrits dans l’étude, et 27 des 28 sujets ont terminé la phase clinique de l’étude. Les analyses statistiques et pharmacocinétiques ont été réalisées sur 27 sujets.
Oméprazole dans le plasma ( 1 x 20 mg) De données mesurées en conditions nourries Moyenne géométrique des moindres carres Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes geométriques des moindres carres (%) | Intervalle de confiance 90 % |
SSCt (ng·h/mL) | 468,550 660,32 (95,9) | 486,153 605,56 (86,9) | 96,4 | 80,3 – 115,7 |
CMAX (ng·h/mL) | 517,926 736,10 (95,4) | 494,802 696,26 (99,4) | 104,7 | 93,1 – 117,7 |
Cmax (ng/mL) | 207,0112 263,989 (60,8) | 179,0558 220,544 (59,7) | 115,6 | 91,8 – 145,6 |
TMAX§ (h) | 5,2766 (24,2) | 5,1776 (34,6) | ||
T½§ (h) | 1,2470 (45,2) | 1,2198 (62,7) | ||
* Capsules d’oméprazole de 20 mg sont fabriquées pour Sivem Produits Pharmaceutiques ULC. † Losec 20 mg est fabriqué par AstraZeneca Canada Inc., et achetée au Canada. § Exprimé sous forme de moyennes arithmétiques (CV%) seulement. | ||||
PHARMACOLOGIE
Pharmacologie animale
Pharmacodynamique
L’oméprazole diffère des inhibiteurs de la sécrétion acide gastrique présentement sur le marché, comme les antagonistes des récepteurs H2 de l’histamine et les agents anticholinergiques, par sa capacité d’inhiber directement l’enzyme gastrique H+, K+-ATPase. Cette enzyme a été identifiée comme la pompe à protons de la cellule pariétale.
L’oméprazole a eu une longue durée d’action chez toutes les espèces étudiées. Des doses quotidiennes répétées ont entraîné une augmentation graduelle de l’effet antisécrétoire pendant les 3 à 5 premiers jours de traitement. Chez les chiens, une dose de 0,5 mcmol/kg (sous forme de granules gastrorésistants et entérosolubles) a inhibé la sécrétion acide gastrique stimulée par l’histamine d’environ 20 %, 24 heures après la première prise, et de 60 à 65 %, 24 heures après l’administration à l’état d’équilibre. Une fois l’état d’équilibre atteint, après 3 à 5 jours, l’inhibition de la sécrétion acide est demeurée la même, comme l’attestent les études sur des chiens traités pendant des périodes allant jusqu’à 1 an.
Après l’arrêt d’un traitement prolongé, la sécrétion acide se rétablit au même rythme qu’après une dose unique d’oméprazole, parallèlement au rétablissement de l’activité de l’H+,K+-ATPase dans la muqueuse oxyntique. On n’a pas encore déterminé si ce rétablissement reflète la synthèse de novo des molécules d’H+,K+-ATPase ou la dissociation de l’inhibiteur de l’enzyme.
En raison de la puissance et de la longue durée d’action de l’oméprazole, l’administration répétée de fortes doses à des rats a entraîné une diminution marquée de la sécrétion acide, une hypergastrinémie secondaire et l’hyperplasie des cellules G. L’administration de 14 à 140 mg/kg/jour d’oméprazole à des rats a produit des concentrations plasmatiques de gastrine de 1000 à 3000 pg/mL contre 150 à 200 pg/mL dans le groupe témoin. Chez les chiens, de fortes doses d’oméprazole (28 mg/kg/jour) ont produit une hypergastrinémie marquée (1000 à 2000 pg/mL après l’ingestion d’aliments) par comparaison avec le groupe témoin (100 à 300 pg/mL). On n’a cependant observé aucune hyperplasie des cellules G chez ces animaux.
Effets pharmacologiques secondaires
Administré dans divers essais de provocation, l’oméprazole n’a modifié ni la tension artérielle moyenne ni la fréquence cardiaque chez le chien anesthésié. Il n’a pas modifié les fonctions respiratoire et circulatoire du chien, au repos ou à l’effort. L’oméprazole n’exerce aucune activité anticholinergique ou antihistaminique (récepteurs H2). Chez le rat, on n’a observé aucun effet sur l’activité locomotrice de base ni sur l’activité exploratrice, ce qui porte à croire que l’oméprazole n’exerce pas d’effets sédatifs ni d’effets neuroleptiques.
Autres interactions
L’oméprazole interagit avec le cytochrome P450 dans le foie du rat. L’oméprazole a prolongé de 12 % le sommeil causé par l’administration d’hexobarbital.
Pharmacocinétique
Absorption et distribution
L’oméprazole se décompose rapidement dans le suc gastrique acide (études chez le rat et le chien). Son absorption est rapide. On a constaté que les concentrations plasmatiques maximales étaient atteintes respectivement 20 minutes et 1 heure après l’administration intraduodénale et orale à des chiens. La biodisponibilité orale du médicament est faible, soit 5 % chez les rats nourris et 15 à 20 % chez les rats mâles et femelles affamés, si le médicament n’est pas protégé par un enrobage gastrorésistants et entérosoluble. Chez le chien, la biodisponibilité intraduodénale est de 70% environ et la biodisponibilité orale est de 15 % environ. Après son absorption, l’oméprazole se distribue rapidement dans les sites extravasculaires et se lie à 95 % environ aux protéines plasmatiques. On a étudié par autoradiographie la distribution de l’oméprazole marqué au 14C chez la souris. Initialement, on a trouvé des traces de radioactivité dans le sang et la plupart des organes. Seize heures après l’administration, le médicament était localisé principalement dans la paroi gastrique. Après 48 heures, il ne restait plus aucune trace de radioactivité.
L’oméprazole et/ou ses métabolites ne traversent les barrières hémato-encéphalique et placentaire qu’à un faible degré.
Métabolisme et élimination : L’oméprazole a été largement métabolisé chez toutes les espèces étudiées. Les rats et les chiens ont éliminé environ 20 à 30 % de la dose administrée sous forme de métabolites urinaires et le reste sous forme de métabolites dans les fèces après élimination biliaire. L’élimination était pratiquement totale après 72 heures. Les métabolites identifiables représentaient environ 50 % (rats) et 70 % (chiens) de tous les métabolites éliminés en 24 heures, et on retrouvait environ 12 % de la dose administrée chez les deux espèces.
Une étude chez des rates en lactation a révélé que l’oméprazole est excrété dans le lait maternel. Les concentrations dans le lait 3 à 5 heures après la dose étaient de 100 à 200 fois inférieures aux concentrations plasmatiques. On ignore si l’oméprazole est excrété dans le lait humain.
Pharmacologie humaine
Pharmacodynamique
Chez des volontaires sains et des patients souffrant d’hypersécrétion, l’oméprazole a inhibé non seulement la sécrétion acide basale diurne et nocturne, mais aussi la sécrétion stimulée par les aliments, l’histamine et la pentagastrine.
Tableau 1 Pourcentage d’inhibition du débit acide moyen après des doses orales uniques d’oméprazole.
| STIMULUS | TYPE DE SUJET | DOSE D’OMÉPRAZOLE (mg) | HEURE(S) APRÈS LA DOSE (h) | |
|---|---|---|---|---|
| 20 | 80 | |||
| Basal | SuS* | 33% | 1-4 | |
| Basal-nocturne | UD (rémission)** | 49% | 15-24 | |
| Repas fictif | SuS | 23% | 1,5-3,5 | |
| Bétazole | SuS | 38% | 1-4 | |
| Pentagastrine | SuS | 36% | 1-4 | |
| Basal | SZE*** | 97% | 2-3 | |
* sujets sains ** ulcère duodénal en rémission ***Syndrome de Zollinger-Ellison
L’administration répétée par voie orale de 20 mg d’oméprazole une fois par jour a entraîné une inhibition rapide de la sécrétion d’acide gastrique; l’effet maximal a été obtenu dans les 4 premiers jours de traitement. L'oméprazole n'a pas modifié la vidange gastrique.
Une réduction moyenne de l’acidité intragastrique sur 24 heures d’environ 80 % s’est maintenue chez les patients atteints d’un ulcère duodénal. La diminution moyenne du débit acide maximal après stimulation à la pentagastrine était d’environ 70 %, 24 heures après l’administration répétée d’oméprazole à 20 mg. L’oméprazole a entraîné une réduction passagère du débit de pepsine stimulé, avec retour à la normale moins de 4 heures après la prise. L’oméprazole n’a pas modifié la sécrétion du facteur intrinsèque.
Autres effets pharmacodynamiques
On a étudié l’effet de l’oméprazole sur divers systèmes et appareils de l’organisme. On n’a relevé aucun effet clinique significatif attribuable au médicament sur les paramètres suivants : système endocrinien : concentrations plasmatiques d’insuline, de peptide C, de glucagon, de PTH, des hormones thyroïdiennes ou des hormones sexuelles, concentrations basales de cortisol; appareil cardiovasculaire : tension artérielle, fréquence cardiaque, électrocardiogramme; reins : clairance rénale de l’acide et des électrolytes; foie : enzymes hépatiques. On a cependant signalé une hausse des concentrations des phosphatases alcalines, S-AST et S-ALT, chez certains sujets ayant reçu de l’oméprazole (voir EFFETS INDÉSIRABLES).
Un nombre accru de cellules ECL qui pourrait être lié à une gastrinémie plus élevée a été observé à la fois chez les enfants et les adultes durant un traitement à long terme par l'oméprazole. Ces résultats sont considérés comme dénués d'importance clinique.
Aucun effet cliniquement significatif n’a été constaté sur le SNC.
Aucun effet cliniquement significatif n’a été noté sur les autres systèmes et appareils de l’organisme.
L’oméprazole n’exerce aucune activité sur l’acétylcholine ou sur les récepteurs H2.
Pharmacocinétique
L’oméprazole est absorbé rapidement. Après une dose initiale d’oméprazole par voie orale, environ 35 % du médicament est absorbé dans le tractus gastro-intestinal. Après une semaine de traitement, le pourcentage d’absorption est de 43 %. Ni les aliments ni les antiacides n’ont d’effet sur la biodisponibilité. Après une administration par voie orale, les concentrations plasmatiques maximales sont atteintes en 4 heures environ. La demi-vie plasmatique terminale est d’environ 40 minutes, et la clairance plasmatique totale de 0,6 L/minute. Même si l’effet antisécrétoire de l’oméprazole est directement proportionnel à l’ASC, il ne dépend à aucun moment des concentrations plasmatiques.
L’oméprazole se lie à 95 % aux protéines plasmatiques.
L’oméprazole subit un métabolisme de premier passage, et il est entièrement métabolisé par le système du cytochrome P450 (CYP), principalement dans le foie. La majeure partie de son métabolisme dépend de l’isoforme polymorphe spécifique CYP 2C19 (S-méphénytoïne hydroxylase). Le reste de son métabolisme dépend d’une autre isoforme spécifique, le CYP 3A4, qui est responsable de la formation de l’oméprazole sulfone. Compte tenu de la grande affinité de l’oméprazole pour le CYP 2C19, il existe une possibilité d'inhibition compétitive et d’interactions médicamenteuses métaboliques avec d’autres substrats du CYP 2C19. Cependant, en raison de sa faible affinité pour le CYP 3A4, l’oméprazole n’a pas le potentiel d'inhiber le métabolisme d'autres substrats du CYP 3A4.
Les paramètres ci-dessous reflètent essentiellement les propriétés pharmacocinétiques observées chez les personnes qui possèdent une isoenzyme CYP 2C19 fonctionnelle et qu’on qualifie de métaboliseurs rapides.
La clairance plasmatique totale est d’environ 30-40 L/h après la prise d’une seule dose. La demi-vie d’élimination plasmatique de l’oméprazole est habituellement de moins d’une heure, aussi bien après la prise d’une seule dose orale qu’après la prise de doses orales uniquotidiennes répétées. L’ASC de l’oméprazole augmente avec l’administration de doses répétées. Cette augmentation dépend de la dose, et se traduit par une relation non linéaire de l’ASC en fonction de la dose après l’administration de doses répétées. Cette relation variant en fonction de la dose et du temps est causée par une diminution du métabolisme de premier passage et de la clairance générale sans doute attribuable à l’inhibition de l’isoenzyme CYP 2C19 par l’oméprazole et/ou ses métabolites (sulfone, par exemple). L’oméprazole est complètement éliminé du plasma entre les doses, et on n’a observé aucune tendance vers une accumulation du médicament dans le plasma avec l’administration uniquotidienne de ce dernier.
Métaboliseurs lents : On décrit comme métaboliseurs lents les quelque 3 % des personnes de race blanche et les 15 à 20 % des personnes asiatiques qui ne possèdent pas d’isoenzyme CYP 2C19 fonctionnelle. Chez les métaboliseurs lents, le métabolisme de l’oméprazole serait catalysé par le CYP 3A4. Après l'administration répétée de doses uniquotidiennes de 20 mg d’oméprazole, l’ASC moyenne était de 5 à 10 fois plus élevée chez les métaboliseurs lents que chez les sujets qui possédaient une isoenzyme CYP 2C19 fonctionnelle (métaboliseurs rapides). La concentration plasmatique maximale moyenne était également supérieure, soit de 3 à 5 fois plus élevée, chez les métaboliseurs lents. Ces observations n’ont toutefois aucune incidence sur la posologie de l’oméprazole.
Après l’administration d’oméprazole par voie IV et par voie orale, on retrouve 80 % de la dose sous forme de métabolites urinaires. Les 20 % restants sont éliminés dans les fèces. Moins de 0,1 % de la dose administrée est éliminée dans l’urine sous forme inchangée.
On a décelé six métabolites urinaires. Les deux principaux sont l’hydroxyoméprazole et l’acide carboxylique correspondant. On a identifié trois métabolites dans le plasma : des dérivés de sulfure et de sulfone et de l’hydroxyoméprazole. Il est peu probable que ces métabolites contribuent à l’inhibition de la sécrétion acide.
Chez les personnes âgées, on a constaté une augmentation de la biodisponibilité (36 %), une réduction de la clairance plasmatique totale (à 250 mL/min) et une prolongation (50 %) de la demi-vie d’élimination (jusqu’à 1,0 heure). En moyenne, 68 % de la dose est excrétée dans l’urine sous forme de métabolites. Ces variations sont conformes à la décroissance typique de l’élimination présystémique et systémique chez les personnes âgées. En règle générale, la dose quotidienne ne doit habituellement pas dépasser 20 mg chez ces patients (voir PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
La pharmacocinétique de l’oméprazole chez les patients atteints d’insuffisance rénale était pratiquement la même que chez les sujets sains. On a toutefois remarqué une augmentation de 75 % de la biodisponibilité, une diminution de la clairance plasmatique totale (à 67 mL/min) et une prolongation quadruple de la demi-vie d’élimination (à 2,8 heures) chez les patients atteints d’insuffisance hépatique. Ces patients ont bien toléré une dose de 20 mg administrée une fois par jour pendant 4 semaines. En règle générale, la dose destinée aux patients qui présentent une cirrhose du foie ou un autre trouble hépatique ne doit pas dépasser 20 mg par jour (voir PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
TOXICOLOGIE
Toxicité aiguë
Tableau 2 Étude de toxicité aiguë avec l’oméprazole
| ESPÈCE | SEXE | VOIE D’ADMINISTRATION | DL50 (mg/kg) | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Souris | M | per os1* | > 4000 | |||||||
| F | per os1* | > 4000 | ||||||||
| Souris | M | per os1 | 1520 | |||||||
| F | per os1 | 1380 | ||||||||
| Souris | M | IV | 83 | |||||||
| F | IV | > 100 | ||||||||
| Rat | M | per os1* | > 4000 | |||||||
| F | per os1* | > 4000 | ||||||||
| Rat | M | per os1 | > 5010 | |||||||
| F | per os1 | 3320 | ||||||||
| Rat | M | IV | > 40 | |||||||
| F | IV | > 40 | ||||||||
1Suspension dans du Methocel®, sans tampon * Composé à l’essai non micronisé
La dose par voie orale la plus élevée (4000 mg/kg) d’oméprazole non micronisé n’a entraîné la mort chez aucune des espèces étudiées. Avec de l’oméprazole micronisé, en suspension dans du Methocel®, la DL50 orale aiguë était d’environ 1500 mg/kg chez la souris; chez le rat mâle, elle était supérieure à la dose maximale (5000 mg/kg) et chez la rate, elle était d’environ 3000 mg/kg. Il se peut que jusqu’à 80% de la substance n’ait pas été absorbée en raison de la dégradation de ces doses uniques par l’acide de l’estomac. La mort est survenue dans les 2 jours qui ont suivi l’ingestion du composé et a été précédée d’une diminution de l’activité motrice, d’une réduction de la fréquence respiratoire, mais en même temps d’une augmentation de l’amplitude respiratoire, d’une baisse de la température corporelle, de soubresauts musculaires, de tremblements ou de convulsions. La dose par voie orale la plus élevée administrée à des chiens (660 mg/kg) a causé des vomissements 40 à 100 minutes après l’ingestion. La DL50 intraveineuse aiguë était de 83 mg/kg chez la souris mâle et de >100 mg/kg chez la femelle. Le chiffre correspondant chez le rat était >40 mg/kg. La mort, survenue quelques minutes après l’injection, a été précédée de cyanose et de convulsions.
Toxicité générale à long terme
On a étudié la toxicité générale à long terme de l’oméprazole administré par voie orale et par voie intraveineuse à des souris, à des rats et à des chiens. Les souris ont reçu des doses orales de 14 à 140 mg/kg, les rats de 14 à 400 mg/kg et les chiens de 1 à 140 mg/kg pendant des périodes allant jusqu’à 18 mois, 24 mois et 12 mois, respectivement. On a aussi administré par voie intraveineuse, pendant des périodes allant jusqu’à 1 mois, des doses d’oméprazole variant de 2 à 16 mg/kg chez les rats et de 1 à 9 mg/kg chez les chiens.
On a observé chez un chien une atrophie légère à modérée des cellules principales gastriques et une hypertrophie des replis muqueux. Ces changements étaient réversibles à l’arrêt du traitement.
Après l’administration intraveineuse prolongée d’oméprazole à des rats (~1,7 à 15,5 mg/kg/jour) et à des chiens (~0,7 à 8,6 mg/kg/jour) pendant 1 mois, on n’a constaté aucun changement associé au traitement.
Chez le rat, on a noté une diminution des concentrations plasmatiques de triiodothyronine dans les groupes recevant les deux plus fortes doses, et une augmentation de la thyrotropine (TSH) chez les mâles recevant la dose la plus élevée. Les doses plus faibles n’ont produit aucun effet notable. Une hypertrophie générale de la muqueuse oxyntique a été signalée; la taille de certaines cellules principales avait diminué et on a noté des granulations. L’hypertrophie et les altérations des cellules principales étaient réversibles.
Études de reproduction
Des études sur des rats mâles et femelles ont révélé que ni la fécondité ni la reproductivité n’avaient été modifiées par des doses d’oméprazole par voie orale allant jusqu’à 138 mg/kg/jour (environ 500 fois la dose recommandée chez l’homme).
Chez les lapins, on a constaté une augmentation de la létalité de l’embryon et de la résorption du fœtus après avoir administré aux mères des doses toxiques de 69 et de 138 mg/kg/jour (250 et 500 fois la dose humaine). Des doses de 13,8 à 138 mg/kg/jour (50 à 500 fois la dose humaine) administrées à des rates gravides n’ont provoqué aucune toxicité fœtale ou maternelle. Chez le rat, on a noté une légère réduction du nombre de ratons dans une portée ainsi qu’une faible détérioration de la viabilité post-natale et de la croissance chez les ratons dont les parents avaient reçu de fortes doses d’oméprazole, soit 138 mg/kg/jour (500 fois la dose humaine). On n’a observé aucun effet de ce genre aux doses plus faibles.
Pouvoir mutagène
Aucun effet mutagène n’a été mis en évidence à la suite de l’évaluation in vivo de l’oméprazole (test du micronoyau et anomalies chromosomiques chez la souris) et in vitro (test d’Ames, test de mutation directe des lymphomes chez la souris).
Pouvoir cancérogène
Une étude de 18 mois sur des souris ayant reçu des doses par voie orale de 14, de 44 et de 140 mg/kg/jour d’oméprazole n’a révélé aucun potentiel cancérogène. Une étude de 24 mois effectuée sur des rats auxquels on a administré par voie orale des doses de 14, de 44 et de 140 mg/kg/jour n’a mis en évidence aucun accroissement du nombre de carcinomes dans les organes. On a cependant constaté une augmentation, liée à la dose et à la durée d’administration, de proliférations d’apparence tumorale dans l’estomac. L’examen histologique a montré une continuité entre l’hyperplasie diffuse des cellules ECL de la couche basale des glandes gastriques et les micronodules moins fréquents ainsi que des proliférations occasionnelles d’apparence tumorale dont certaines atteignaient la sous-muqueuse. Les proliférations ont été classées comme des carcinoïdes gastriques. La prolifération des cellules ECL et la formation de carcinoïdes se sont produites plus fréquemment chez les rates. On n’a identifié aucune métastase chez les animaux étudiés, ni observé de carcinoïdes après l’administration prolongée d’oméprazole à des souris et à des chiens.
Carcinoïdes à cellules ECL gastriques
Des études approfondies ont été effectuées pour expliquer l’hyperplasie des cellules ECL et la présence de carcinoïdes gastriques chez les rats. La gastrine sécrétée par les cellules G antrales joue un rôle important dans le mécanisme de rétroaction de la sécrétion acide gastrique.
Dans une série d’expériences sur des rats, on a séparé par intervention chirurgicale l’antre du reste de l’estomac. Le fait d’éliminer de cette façon l’acide provenant de l’antre a provoqué une hypergastrinémie prononcée, et consécutivement, la prolifération des cellules ECL gastriques. En éliminant la source de gastrine, l’antrectomie a réduit la densité des cellules ECL gastriques. Ces expériences ont indiqué que la gastrine a un effet trophique direct sur ces cellules. Dans une autre série d’expériences, de fortes doses d’oméprazole et d’un antagoniste des récepteurs H2 de l’histamine ont entraîné une hypergastrinémie et augmenté la densité des cellules ECL. Chez les rats antrectomisés qui avaient reçu une dose élevée d’oméprazole, les taux de gastrine plasmatique sont demeurés normaux; par conséquent, il n’y a eu aucune augmentation de la densité des cellules ECL. Ces expériences ont permis de conclure que i) l’inhibition de la sécrétion acide gastrique par de fortes doses d’oméprazole ou d’un antagoniste des récepteurs H2 de l’histamine suscite une rétroaction naturelle qui mène à l’hypergastrinémie, ii) à la longue, l’hypergastrinémie entraîne la prolifération des cellules ECL gastriques, et que iii) l’oméprazole n’exerce aucun effet trophique direct sur les cellules ECL gastriques.
Les résultats d’une autre étude de toxicité à long terme (24 mois) effectuée chez des rates (de 1,8 à 14 mg/kg/jour) ont confirmé que les carcinoïdes des cellules ECL étaient des tumeurs qui se manifestaient à la toute fin de leur vie et qu’il existait une corrélation linéaire entre la fréquence des carcinoïdes et la dose d’oméprazole (1,8 à 140 mg/kg/jour). On n’a trouvé aucun carcinoïde chez les rats qui avaient reçu 14 mg/kg/jour d’oméprazole pendant 12 mois; l’hyperplasie des cellules ECL s’est corrigée pendant les 12 mois sans traitement qui ont suivi.
On n’a observé aucun carcinoïde consécutif à l’administration de 28 mg/kg/jour pendant 7 ans à des souris et à des chiens.
Des études chez l’homme ont révélé une augmentation modérée des taux de gastrine au début du traitement à l’oméprazole, mais il n’y a eu aucun accroissement ultérieur en traitement prolongé (jusqu’à 3 ans). On n’a noté, jusqu’à présent, aucune modification significative des cellules endocrines de la muqueuse gastrique oxyntique pendant des traitements de courte et de longue durée avec l’oméprazole chez l’homme. L’administration prolongée d’oméprazole, jusqu’à 5 ans, à des doses moyennes de 60 mg/jour à des patients atteints du syndrome de Zollinger-Ellison, n’a pas influencé l’hypergastrinémie observée avant le traitement et n’a entraîné aucun changement au niveau des cellules endocrines de la muqueuse gastrique, comme l’ont révélé de multiples biopsies.
RÉFÉRENCES
- 1. AB Astra. Monographie de l’oméprazole. Oxford Clinical Communications, 1988.
- 2. Alumets J, El Munshid HA, et al. Effect of antrum exclusion on endocrine cells of rat stomach. J Physiol 1979; 286: 145-155.
- 3. Andersson T, Pharmacokinetics, metabolism and interactions of acid pump inhibitors. Clin Pharmacokinet 1996;31:9-28.
- 4. Bardhan KD, Bianchi Porro G, Bose K, et al. A comparison of two different doses of omeprazole versus ranitidine in treatment of duodenal ulcers. J Clin Gastroenterol 1986; 8: 408-413.
- 5. Brunner G, Creutzfeldt W. Omeprazole in the long-term management of patients with acid-related diseases resistant to ranitidine. Scand J Gastroenterol 1989; 24 (Suppl 166): 101-105.
- 6. Cederberg C, Ekenved G,et al. Acid inhibitory characteristics of omeprazole in man. Scand J Gastroenterol 1985; 20 (108): 105-112.
- 7. Clissold SP, Campoli-Richards DM. Omeprazole - a preliminary review of its pharmacodynamic and pharmacokinetic properties, and therapeutic potential in peptic ulcer disease and Zollinger-Ellison syndrome. Drugs 1986; 32: 15-47.
- 8. Ekman L, Hansson E, et al. Toxicological studies on omeprazole. Scand J Gastroenterol 1985; 20 (108): 53-69.
- 9. Hameeteman W, Tytgat GN. Healing of chronic Barrett ulcers with omeprazole. Am J Gastroenterol 1986; 81: 764-766.
- 10. Howden CW, Payton CD, et al. Antisecretory effect and oral pharmacokinetics of omeprazole in patients with chronic renal failure. Eur J Clin Pharmacol 1985; 28:637-640.
- 11. Lamberts R et al. Long-term omeprazole treatment in man: effects on gastric endocrine cell population. Digestion 1988; 39: 126-135.
- 12. Lloyd-Davies KA, et al. Omeprazole in the treatment of ZES: a 4 year international study. Alimentary Pharmacol and Ther 1988; 2: 13-32.
- 13. McArthur KE, Collen MJ, et al. Omeprazole: Effective, convenient therapy for Zollinger-Ellison syndrome. Gastroenterology 1985; 88: 939-944.
- 14. Regardh CG Gabrielsson M, et al. Pharmacokinetics and metabolism of omeprazole in animals and man - an overview. Scand J Gastroenterol 1985; 20 (108): 79-94.
- 15. Wallmark B, Lindberg P. Mechanism of action of omeprazole. ISI Atlas of Science: Pharmacology 1987;1: 158-160.
- 16. AstraZeneca Canada Inc. Monographie de produit, Losec (oméprazole en gélules à libération retardée), Numéro de contrôle : 207632, Date de révision : 27 novembre 2017.