


Monographie de produit - PDP-Amlodipine
1 INDICATIONS
pdp-AMLODIPINE (bésylate d'amlodipine) est indiqué pour :
le traitement de l'hypertension essentielle légère ou modérée.
On a constaté que l'on peut associer pdp-AMLODIPINE à un diurétique, à un bêtabloquant ou à un inhibiteur de l'enzyme de conversion de l'angiotensine et que cette association produit un effet antihypertenseur additif.
le traitement de l'angine chronique stable (angine d'effort) chez les patients qui demeurent symptomatiques malgré l'administration de doses suffisantes d'un bêtabloquant ou d'un dérivé nitré ou encore, chez ceux qui ne peuvent tolérer ces agents.
On peut faire l'essai de pdp-AMLODIPINE en association avec un bêtabloquant pour traiter les patients atteints d'angine chronique stable dont la fonction ventriculaire est normale. Quand on établit un tel traitement, on doit prendre soin de surveiller de près la tension artérielle, car une telle association peut causer de l'hypotension.
1.1 Enfants
Enfants (de 6 à 17 ans) : L’efficacité et l’innocuité de l’amlodipine ont été démontrés par les données soumises et révisées par Santé Canada auprès des enfants de 6 à 17 ans atteints d’hypertension. L’utilisation auprès de cette population est donc autorisé par Santé Canada. Au moment de prescrire pdp-AMLODIPINE à cette population, il faut tenir compte de certaines considérations relatives à la posologie et à l’innocuité (voir POSOLOGIE ET MODE D’ADMINISTRATION, MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
L’emploi de pdp-AMLODIPINE chez des enfants de moins de 6 ans n’est pas recommandé (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données d’essais cliniques portent à croire que l’utilisation chez les personnes âgées est associée à des différences en matière d’innocuité et d’exposition (voir POSOLOGIE ET MODE D’ADMINISTRATION, MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
pdp-AMLODIPINE est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
qui présente une hypersensibilité aux autres dihydropyridines* (voir INTERACTIONS
MÉDICAMENTEUSES)
* Le bésylate d’amlodipine est un antagoniste du calcium de la classe des dihydropyridines.
qui présente une hypotension grave (moins de 90 mmHg en systolique) (voir MISES EN
GARDE ET PRÉCAUTIONS, Système cardiovasculaire)
qui allaitent, puisque l’amlodipine passe dans le lait maternel humain (voir MISES EN
GARDE ET PRÉCAUTIONS)
- qui ont une intolérance héréditaire au fructose (voir MISES EN GARDE ET
PRÉCAUTIONS
)
qui présentent une hyperglycémie ou une déficience de la kinase glycérol (voir MISES
EN GARDE ET PRÉCAUTIONS, Général, Effets de la prise de glycérol)
3 POSOLOGIE ET ADMINISTRATION
3.1 Considérations posologiques
La posologie doit être réglée en fonction de la tolérance du patient et de sa réponse au traitement.
Lors de l’élaboration du schéma posologique de la prise de pdp-AMLODIPINE auprès d’un patient, les aspects suivants doivent être considérés :
- Personnes âgées (≥ 65 ans)
- Insuffisance rénale
- Insuffisance hépatique
- Enfants (de 6 à 17 ans)
3.2 Posologie recommandée et modification posologique
Pour l'hypertension et l'angine de poitrine, la dose initiale recommandée de pdp-AMLODIPINE (bésylate d'amlodipine) est de 5 mg (5 ml), une fois par jour. Au besoin, on peut augmenter la dose après 1 ou 2 semaines jusqu'à la dose maximale de 10 mg (10 ml), 1 fois par jour.
Personnes âgées (≥ 65 ans): La posologie initiale recommandée chez les patients de plus de 65 ans est de 5 mg (5 mL), une fois par jour. Si requis, l’augmentation de la dose doit être réalisée graduellement et avec précautions (voir MISES EN GARDE ET PRÉCAUTIONS).
Patients présentant un dysfonctionnement rénal: La posologie initiale recommandée chez les patients dont la fonction rénale est atteinte est de 5 mg (5 mL), une fois par jour. Si requis, l’augmentation de la dose doit être réalisée graduellement et avec précautions (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques).
Administration dans les cas de dysfonction hépatique : On n'a pas établi la posologie du médicament chez les patients atteints d'une dysfonction hépatique (légère, modérée ou sévère). Quand on administre pdp-AMLODIPINE à ces patients, on doit régler soigneusement la posologie en augmentant graduellement la dose en fonction de la tolérance du patient et de sa réponse au traitement. On devrait songer à la possibilité d'amorcer le traitement avec une dose de 2,5 mg (2,5 ml), 1 fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique).
Enfants (de 6 à 17 ans) : La posologie antihypertensive efficace du médicament administré par voie orale chez les patients de 6 à 17 ans est de 2,5 mg (2.5 ml) à 5 mg (5 ml), une fois par jour. Les doses quotidiennes supérieures à 5 mg (5 ml) n’ont fait l’objet d’aucune étude. Il convient de choisir la posologie en fonction des besoins médicaux du patient. Auprès des enfants, des différences au niveau de la pression sanguine entre les sexes ont été observées. (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE).
3.3 Administration
pdp-AMLODIPINE est à administrer par voie orale.
Ce produit ne doit pas être agité avant l’emploi.
Ce produit doit être administré au même moment à chaque jour (par ex. au déjeuner, diner ou avant le coucher), mais ne doit pas être mélangé avec de la nourriture ou des boissons avant son utilisation.
3.4 Dose oubliée
Si le patient a oublié une dose, il doit la prendre dès qu’il se rend compte de l’oubli. S’il s’est écoulé plus de 12 heures depuis la dose oubliée, il faut passer la dose omise et prendre la prochaine dose selon l’horaire habituel. On ne doit pas doubler la dose pour compenser la dose oubliée.
4 SURDOSAGE
Signes et symptômes : Le surdosage peut causer une vasodilatation périphérique excessive entraînant une hypotension marquée, qui peut se prolonger, et parfois, une tachycardie réflexe. Chez l'humain, les cas de surdosage par le bésylate d'amlodipine sont rares.
Déclarations de surdose chez les patients adultes
- Après l'absorption de 105 à 250 mg d'amlodipine, certains patients sont demeurés normotendus qu'ils aient ou non subi un lavage d'estomac, alors qu'un patient a fait une poussée d'hypotension (90/50 mmHg) qui a disparu après correction du volume plasmatique.
- Un patient qui avait absorbé 70 mg d'amlodipine et une benzodiazépine est tombé en état de choc, lequel s'est montré réfractaire au traitement. Le patient est alors décédé.
Déclarations de surdose chez les enfants
- Chez un enfant de 19 mois qui avait absorbé 30 mg d'amlodipine (environ 2 mg/kg), on n'a observé aucun signe d'hypotension, sauf de la tachycardie (180 battements/min). On lui a administré du sirop d'ipéca 3 heures et demie après l'ingestion et on l'a gardé en observation (jusqu'au lendemain); on n'a noté aucune séquelle.
- Chez une fille âgée de 15 ans qui avait intentionnellement absorbé 140 mg d’amlodipine ainsi que 10 capsules d’acide méfénamique, on a observé des signes d’hypotension, de la tachycardie, une respiration laborieuse, un arrêt cardiaque et constaté le décès, 6 heures après l’ingestion. Le niveau sanguin d’amlodipine suite au décès était de 2.7 mg/L.
- Chez un garçon de 11 mois (11 kg), des complications mortelles associées à une ingestion d’amlodipine a été rapportée suite à l’absorption de 10 à 45 mg d’amlodipine ainsi que 40 à 180 mg de bénazépril. Quarante-cing minutes suivant l’absorption, le garçon a cessé soudainement de répondre. Lors de son arrivée à l’urgence, l’enfant présentait des signes de collapsus cardiovasculaire et des valeurs anormales suite aux analyses de laboratoire pour HCO3 (13 mmol/L) et pour le glucose (302 mg/dL). Le niveau sanguin d’amlodipine suite au décès était de 1,300 mg/L. Les auteurs de ce rapport ont noté que des petites doses d’amlodipine (0.9 à 4.1 mg/kg) peut produire un effet rapide et mortel chez un enfant.
- Suite à une erreur médicale, un garçon de 11 mois (6 kg) a reçu 6 doses de 15 mg d’amlodipine. Il s’est présenté avec des signes de vomissements, de léthargie, d’essoufflement, de perte progressive de la conscience, des bruits cardiaques assourdis et un choc hypotensif progressif. Le patient avait également une hépatomégalie et une glycémie de 382 mg/dL. Malgré qu’il ait reçu une ventilation mécanique et une thérapie par solutés d’une solution saline et d’inotropes, ses paramètres se sont améliorés rapidement seulement après avoir initié un traitement par perfusion d’insuline et de dextrose (pendant 15 heures) ainsi que d’une perfusion de glucagon et de gluconate de calcium (pendant 72 heures). Les auteurs du rapport ont commenté que la présentation clinique d’une surdose aux inhibiteurs calciques (hypotension, dysrythmie et hyperglycémie) auprès d’un enfant peut survenir même suite à la prise d’une dose aussi basse que 2.5 mg et que ces symptômes sont dose-dépendants, surtout lorsque la dose absorbée est de 10 mg ou plus.
Traitement : Une hypotension d'importance clinique due à un surdosage nécessite un traitement d'appoint du système cardiovasculaire incluant des périodes fréquentes de surveillance des fonctions cardiaque et respiratoire, l'élévation des membres et la surveillance du volume circulant et de la diurèse. Un vasoconstricteur (comme la norépinéphrine) peut être utile pour rétablir le tonus vasculaire et la tension artérielle, à la condition qu'il n'y ait aucune contre-indication. Étant donné que pdp-AMLODIPINE se lie en grande partie aux protéines, il est peu probable que l'hémodialyse soit d'une grande utilité. L'administration de gluconate de calcium par la voie intraveineuse peut contribuer à corriger les effets du blocage des canaux calciques. Il y a prolongation de la clairance de l'amlodipine chez les patients âgés et chez ceux dont la fonction hépatique est altérée. Étant donné que l'absorption de l'amlodipine se fait lentement, le lavage d'estomac peut parfois être utile.
Dans un cas rapporté d’une surdose d’amlodipine chez un enfant de 11 mois dont la glycémie était de 382 mg/dL, une perfusion de dose élevée d’insuline à 0.5 u/kg/dL et une solution intraveineuse de dextrose 25%, de glucagon intramusculaire (pour maintenir l’eugycémie) et une infusion continue de gluconate de calcium (0,5 mEq/kg/h) après l’initiation de vasopresseurs, ont été bénéfiques et ont permis de normaliser la pression sanguine et des impulsions périphériques. Le patient avait aussi une insuffisance rénale, une oligurie, une insuffisance cardiaque congestive et un oedème pulmonaire qui ont été traités par dialyse péritonéale à 24 heures de son admission. Ces interventions ont permis de bien gérer ce cas de surdose d’amlodipine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. 5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET
CONDITIONNEMENT
Bouteille en verre ambré de type III
Système de fermeture : HDPE, EPE ouaté, fermeture sécurisée pour les enfants
Dispositif de dosage en polypropylène et piston HDPE violet d'une capacité de 5 ml et graduation de dosage à chaque 0,25 ml
Adaptateur de bouteille: polyéthylène basse densité
Emballage : 150 ml
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Retrait des bêtabloquants : pdp-AMLODIPINE (bésylate d’amlodipine) n'assure aucune protection contre les dangers du retrait brusque d'un bêtabloquant. Un tel retrait doit donc se faire graduellement.
Oedème périphérique: À l’issue des essais cliniques, l’effet indésirable le plus courant a été un œdème périphérique léger ou modéré (voir EFFETS INDÉSIRABLES). La fréquence de l’oedème périphérique s’est révélée proportionnelle à la dose; elle variait de 3.0 à 10.8% dans la gamme posologie de 5 à 10 mg. On doit prendre soin de distinguer l’œdème périphérique des effets de l’aggravation d’un dysfonctionnement du ventricule gauche.
Emploi concomitant avec des inhibiteurs puissants de la CYP 3A4 : L’administration de pdp-AMLODIPINE avec des médicaments qui entraînent une forte inhibition de la CYP 3A4, comme le kétoconazole, la clarithromycine et le ritonavir, peut provoquer une augmentation de la concentration plasmatique d’amlodipine et des effets indésirables graves (voir INTERACTIONS MÉDICAMENTEUSES). Une telle association est à éviter.
Les résultats d’une étude d’observation ont mis en évidence un risque accru d’hospitalisation pour cause de lésion rénale aiguë chez les patients âgés (> 65 ans) lorsque l’amlodipine est administrée avec la clarithromycine comparativement à son emploi avec l’azithromycine (rapport de cotes pour l’amlodipine = 1,61; IC à 95% : 1,29--2,02). (voir INTERACTIONS MÉDICAMENTEUSES).
Effets de la prise de glycérol : Le glycérol est un ingrédient non-médicinal utilisé dans la formulation de la solution orale de pdp-AMDLODIPINE. Avant d’initier le traitement avec pdp-AMLODIPINE, le patient devrait être informé que ce médicament contient du glycérol qui peut
Voie d’administration | Forme posologique/ concentration (dosage, teneur)/ composition | Ingrédients non-médicinaux |
| orale | amlodipine 1 mg/mL (sous forme de bésylate d’amlodipine) | glycérol, maltitol liquide, eau purifiée |
causer des inconforts gastro-intestinaux, des effets laxatifs et des maux de têtes chez certains patients, en particulier chez les enfants.
L’utilisation de pdp-AMLODIPINE est contre-indiquée chez les patients atteints d’hyperglycérolémie ou d’une déficience de la kinase glycérol (voir CONTRE-INDICATIONS).
Système cardiovasculaire
Intensification de l'angine de poitrine ou survenue d'un infarctus du myocarde : Il est arrivé en de rares occasions que des patients, particulièrement en présence d'une coronaropathie obstructive grave, ont vu augmenter la fréquence, la durée ou la gravité de leur angine de poitrine ou ont subi un infarctus aigu du myocarde dès l'amorce d'un traitement par un antagoniste du calcium ou après une augmentation de la dose. On n'a pas élucidé le mécanisme sous-jacent de cet effet (voir EFFETS INDÉSIRABLES).
Obstacle à l'éjection (sténose aortique) : On doit faire preuve de prudence quand on administre pdp-AMLODIPINE en présence d'un obstacle à l'éjection du sang par le ventricule gauche (sténose aortique).
Patients en insuffisance cardiaque : En général, il est recommandé de faire preuve de prudence quand on administre un inhibiteur calcique à des patients en insuffisance cardiaque. Cependant, au cours d'essais cliniques à court et à long terme, on a observé que l’amlodipine n'exerce généralement pas d'effets néfastes sur la survie ni sur la morbidité cardiovasculaire chez de tels patients. Même si une bonne proportion des participants à ces essais avait des antécédents de cardiopathie ischémique, d'angine de poitrine ou d'hypertension, ces essais n'avaient pas pour but d'évaluer le traitement de l'angine de poitrine ou de l'hypertension chez des patients atteints d'insuffisance cardiaque en concomitance (voir EFFETS INDÉSIRABLES).
Hypotension : À l'occasion, pdp-AMLODIPINE peut provoquer une crise hypotensive symptomatique. On recommande donc de surveiller de près la tension artérielle, particulièrement chez les patients qui ont des antécédents d'insuffisance vasculaire cérébrale et chez ceux qui prennent des médicaments dont on connaît l'effet hypotenseur (voir CONTRE-INDICATIONS).
Système gastrointestinal
Patients avec une intolérance héréditaire au fructose : Puisque la formation du produit contient du maltitol liquide, l’utilisation de pdp-AMLODIPINE chez les patients ayant des problèmes héréditaires d’intolérance au fructose est contre-indiquée (voir CONTRE-INDICATIONS).
Fonctions hépatique / biliaire / pancréatique
Patients avec une insuffisance hépatique faible à modéré : On ne dispose pas d'études valables sur l'administration du médicament en présence d'une dysfonction hépatique; par ailleurs, on n'a pas établi la posologie appropriée en pareil cas. Après avoir administré une dose unique de 5 mg à un nombre restreint de patients atteints d'une dysfonction hépatique légère ou modérée, on a observé une prolongation de la demi-vie de l'amlodipine (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Par conséquent, on devrait faire preuve de prudence quand on administre pdp-AMLODIPINE à de tels patients et surveiller ces derniers de près. Il peut être indiqué d'administrer une dose initiale plus faible (voir POSOLOGIE ET ADMINISTRATION).
Patients avec une insuffisance hépatique sévère ou une défaillance hépatique : Étant donné que pdp-AMLODIPINE est fortement métabolisé par le foie et que sa demi-vie d’élimination plasmatique (t½) est de 56 heures chez les patients qui présentent une dysfonction hépatique, on doit l’administrer avec prudence et à des doses réduites en présence d’un dysfonctionnement hépatique grave (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique). Un réglage graduel de la dose et une surveillance étroite sont nécessaires chez les patients souffrant d’insuffisance hépatique grave.
6.1 Populations particulières
6.1.1 Femmes enceintes
Même si l'amlodipine n'a pas eu d'effet tératogène chez le rat ni chez le lapin, certains agents du groupe des dihydropyridines se sont révélés tératogènes chez l'animal. Chez le rat, on a observé que l'amlodipine prolonge la durée de la gestation et de la mise bas. Aucun signe d’altération de la fertilité n’a été observé chez les rats traités par l’amlodipine (voir TOXICOLOGIE NON CLINIQUE, Toxicologie reproductive et développementale). On ne dispose d'aucune donnée clinique sur l'administration de pdp-AMLODIPINE à des femmes enceintes. Donc, en cas de grossesse, on devrait administrer pdp-AMLODIPINE seulement lorsque les bénéfices escomptés l'emportent sur les risques encourus par la mère et le fœtus.
6.1.2 Allaitement
Lors d’études menées chez l’humain, la dose quotidienne moyenne d’amlopidine administrée aux mères était de 6,0 mg et les concentrations moyennes d’amlopidine dans le lait et le plasma maternels étaient de 11,5 et de 15,5 ng/ml, respectivement. La médiane du rapport de la concentration lait/plasma de l’amlodipine s’élevait à 0,85. Étant donné que l'innocuité de l'amlodipine chez le nouveau-né n'a pas été établie, l’utilisation de pdp-AMLODIPINE est contre-indiquée chez les mères qui allaitent. Il faut décider de cesser l’allaitement ou d’arrêter le traitement, en fonction de l’importance du médicament pour l’état de santé de la mère (voir CONTRE-INDICATIONS).
6.1.3 Enfants
L'administration de pdp-AMLODIPINE chez l'enfant de moins de 6 ans n'est pas recommandée, car on n'a pas encore établi son innocuité ni son efficacité dans ce groupe d'âge (voir INDICATIONS).
Aucune étude de plus de 8 semaines n’a été menée chez les enfants de 6 à 17 ans pour évaluer l’efficacité et l’innocuité de pdp-AMLODIPINE dans le traitement de l’hypertension (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE). De plus, les effets à long terme de l’amlodipine sur la croissance, la puberté et le développement général n’ont pas été étudiés. Au moment de prescrire pdp-AMLODIPINE à un enfant, il importe d’évaluer soigneusement les risques et les bienfaits possibles du produit, en tenant compte du fait que l’information disponible est limitée. L’évaluation des risques et des bienfaits doit être menée par un médecin compétent en la matière.
6.1.4 Personnes âgées
Chez les patients âgés (≥ 65 ans), la clairance de l'amlodipine diminue, ce qui entraîne une hausse de l'ASC (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Dans les essais cliniques, la fréquence des effets indésirables observés chez les patients âgés s'est révélée supérieure de 6 % environ à celle des patients plus jeunes (< 65 ans). Ces effets incluaient de l'œdème, des crampes musculaires et des étourdissements. On devrait donc faire preuve de prudence quand on administre pdp-AMLODIPINE à des patients âgés. On recommande de régler la posologie en conséquence (voir INDICATIONS et POSOLOGIE ET ADMINISTRATION).
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
On a administré bésylate d'amlodipine à 1714 patients (805 hypertendus et 909 angineux) dans les essais cliniques le comparant à un placebo seul et à d'autres médicaments. La plupart des effets indésirables signalés au cours du traitement ont été d'intensité légère ou modérée.
7.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
HYPERTENSION
Dans les essais cliniques comparatifs où l'on a administré pdp-AMLODIPINE à 805 hypertendus, on a rapporté des effets indésirables chez 29,9 % des patients. Ces effets ont nécessité l'arrêt du traitement chez 1,9 % des patients. Les effets les plus fréquents ont été l'œdème (8,9 %) et la céphalée (8,3 %).
On a rapporté les effets indésirables suivants à une fréquence ≥0,5 % à l'issue du programme d'essais cliniques comparatifs (n = 805) :
Système cardiovasculaire : œdème (8,9 %), palpitations (2 %), tachycardie (0,7 %), étourdissements orthostatiques (0,5 %).
Peau et phanères : prurit (0,7 %).
Appareil locomoteur : crampes musculaires (0,5 %).
Systèmes nerveux central et périphérique : céphalées (8,3 %), étourdissements (3 %), paresthésie (0,5 %).
Système nerveux autonome : bouffées vasomotrices (3,1 %), hyperhidrose (0,9 %), sécheresse de la bouche (0,7 %).
Fonctions psychiques : somnolence (1,4 %).
Appareil digestif : nausées (2,4 %), douleur abdominale (1,1 %), dyspepsie (0,6 %), constipation (0,5 %).
D'ordre général : fatigue (4,1 %), douleur (0,5 %).
ANGINE DE POITRINE
Dans les essais cliniques comparatifs où l'on a administré amlodipine à 909 angineux, on a rapporté des effets indésirables chez 30,5 % des patients. Ces effets ont nécessité l'arrêt du traitement chez 0,6 % des patients. Les effets les plus fréquents ont été l'œdème (9,9 %) et la céphalée (7,8 %).
On a rapporté les effets indésirables suivants à une fréquence ≥ 0,5 % à l'issue du programme d'essais cliniques comparatifs (n = 909) :
Système cardiovasculaire : œdème (9,9 %), palpitations (2 %), étourdissements orthostatiques (0,6 %).
Peau et phanères : éruption cutanée (1 %), prurit (0,8 %).
Appareil locomoteur : crampes musculaires (1 %).
Systèmes nerveux central et périphérique : céphalées (7,8 %), étourdissements (4,5 %), paresthésies (1 %), hypoesthésie (0,9 %).
Système nerveux autonome : bouffées vasomotrices (1,9 %).
Fonctions psychiques : somnolence (1,2 %), insomnie (0,9 %), nervosité (0,7 %). Appareil digestif : nausées (4,2 %), douleur abdominale (2,2 %), dyspepsie (1,4 %), diarrhée (1,1 %), flatulences (1 %), constipation (0,9 %).
Appareil respiratoire : dyspnée (1,1 %).
Organes sensoriels : troubles de la vision (1,3 %), acouphènes (0,6 %). D'ordre général : fatigue (4,8 %), douleur (1 %), asthénie (1 %).
7.3 Effets indésirables peu courants (non fréquents) identifiés lors des essais cliniques
On a évalué l'innocuité du bésylate d'amlodipine chez environ 11 000 patients atteints d'hypertension et d'angine de poitrine. Les effets suivants sont survenus à une fréquence < 1 %, mais > 0,1 % au cours des essais cliniques (en mode à double insu, comparativement à un placebo ou à d'autres médicaments; n = 2615) ou encore, au cours d'essais ouverts ou lors de la mise en marché; la relation de cause à effet demeure incertaine.
Système nerveux autonome : sécheresse de la bouche et hyperhidrose. Système cardiovasculaire : arythmies (y compris de la tachycardie ventriculaire et des fibrillations auriculaires), bradycardie, infarctus du myocarde, hypotension, ischémie périphérique, syncope, tachycardie, étourdissements orthostatiques, hypotension orthostatique, vasculite et douleur thoracique.
Systèmes nerveux central et périphérique : hypoesthésie/paresthésie, neuropathie périphérique, tremblements et vertige.
Appareil digestif : anorexie, constipation, dysphagie, vomissements, hyperplasie gingivale, modifications des habitudes intestinales et dyspepsie.
D'ordre général : réaction allergique, asthénie+, lombalgie, douleur, bouffées vasomotrices, malaise, frissons et gain ou perte de poids.
Hématopoïèse : leucopénie, purpura et thrombopénie.
Métabolisme et nutrition : hyperglycémie et soif.
Appareil locomoteur : arthralgie, arthrose, myalgie et crampes musculaires. Fonctions psychiques : troubles sexuels (homme+ et femme), insomnie, nervosité, dépression, rêves étranges, anxiété, dépersonnalisation et modification de l’humeur. Appareil respiratoire : dyspnée et épistaxis.
Peau et phanères : prurit, éruption érythémateuse, éruption maculopapuleuse et érythème polymorphe.
Organes sensoriels : conjonctivite, diplopie, douleur oculaire, troubles de la vision et acouphènes.
Appareil urinaire : pollakiurie, troubles de la miction et nycturie.
Troubles de l’appareil reproducteur et des seins : gynécomastie et dysfonction érectile. +La fréquence de ces effets a été < 1 % dans les essais comparatifs avec placebo, alors qu'elle a varié entre 1 et 2 % dans toutes les études à doses multiples.
Les effets suivants ont été observés chez ≤ 0,1 % des patients : insuffisance cardiaque, dyschromie cutanée*, urticaire*, sécheresse de la peau, syndrome de Stevens-Johnson, alopécie*, fasciculations, ataxie, hypertonie*, migraine, apathie, amnésie, gastrite*, pancréatite*, augmentation de l'appétit, toux*, rhinite*, parosmie, dysgueusie* et xérophtalmie. * Ces effets ont également été observés après la commercialisation du produit.
On a rapporté des cas isolés d'œdème angioneurotique; or, ce type d'œdème peut s'associer à des difficultés respiratoires.
7.4 Effets indésirables identifiés après la mise en marché
Après la mise en marché de l'amlodipine, on a rapporté chez des patients ayant reçu cet anticalcique des cas d'ictère et d'élévation du taux des enzymes hépatiques (évoquant surtout une cholostase ou une hépatite) dont certains étaient assez graves pour justifier l'hospitalisation.
Des rapports de pharmacovigilance font aussi état de troubles extrapyramidaux causés par l’amlodipine.
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
Comme pour tout autre médicament, on doit faire preuve de prudence quand on traite des patients qui prennent déjà plusieurs autres médicaments. Les inhibiteurs calciques de la classe des dihydropyridines subissent une biotransformation sous la médiation du cytochrome P450, principalement par l'intermédiaire de l'isoenzyme CYP3A4. L'administration d'amlodipine en concomitance avec d'autres médicaments qui empruntent la même voie de biotransformation peut avoir pour effet de modifier la biodisponibilité de l'amlodipine ou des autres médicaments. Quand on amorce ou que l'on interrompt l'administration concomitante d'amlodipine, il peut être nécessaire d'ajuster la posologie des médicaments métabolisés de la même manière, notamment ceux dont l'indice thérapeutique est faible, afin de maintenir une concentration thérapeutique optimale dans le sang; cela est particulièrement important dans les cas d'atteinte rénale ou hépatique.
8.2 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 1- Interactions médicament-médicament établies ou potentielles
| Nom usuel | Source de preuves | Effet | Commentaire clinique |
Médicaments qui sont des inhibiteurs du cytochrome P450 (diltiazem, antifongiques azolés, érythromycine, quinidine, terfénadine et warfarine) | EC T | L’administration concomitante d’une dose quotidienne de 180 mg de diltiazem et de 5 mg d’amlodipine à des patients âgés (de 69 à 87 ans) hypertendus a entraîné une hausse de 57 % de l’exposition générale à l’amlodipine. L’administration concomitante d’amlodipine et d’érythromycine à des volontaires en santé (âgés de 18 à 43 ans) a entraîné une augmentation de 22 % de l’exposition générale à l’amlodipine. | De tels changements pharmacocinétiques peuvent être plus marqués chez les personnes âgées. Une surveillance étroite et un réglage de la posologie peuvent être nécessaires. |
Inhibiteurs puissants de la CYP3A4 (p. ex., kétoconazole, itraconazole, ritonavir et clarithromycine) | T | Possibilité d’une augmentation significative de la concentration plasmatique de l’amlodipine plus importante que celle observée avec le diltiazem. | Il faut faire preuve de prudence quand on administre l’amlodipine en concomitance avec un inhibiteur de la CYP3A4 et il est nécessaire de surveiller le traitement. Un réglage de la dose d’amlodipine peut aussi s’avérer nécessaire lors d’une telle association. Il faut recommander aux patients de consulter un médecin sans tarder s’ils présentent un œdème ou une enflure des membres inférieurs; un gain de poids soudain et inexpliqué; de la difficulté à respirer, une douleur ou une oppression thoracique; ou une hypotension, qui se manifeste par des étourdissements, des évanouissements et des effets orthostatiques. Il faut éviter d’administrer l’amlodipine en concomitance avec des inhibiteurs puissants de la CYP 3A4. |
| Clarithromycine | EC | Chez les patients âgés (> 65 ans), l’administration concomitante d’amlodipine et de clarithromycine a été associée à un risque accru d’hospitalisation pour cause de lésion rénale aiguë. | L’emploi concomitant doit être évité. |
Médicaments qui sont des inducteurs du cytochrome P450 (phénobarbital, phénytoïne, rifampicine) | T | On ne dispose d’aucune donnée concernant l’effet des inducteurs de la CYP3A4 sur l’amlodipine. L’emploi concomitant d’amlodipine et d’un inducteur de la CYP3A4 pourrait entraîner une réduction de la concentration plasmatique de l’amlodipine et ainsi diminuer ses effets hypotenseurs. | Il faut faire preuve de prudence lorsqu’on administre l’amlodipine en concomitance avec un inducteur de la CYP3A4; il peut être nécessaire de modifier la posologie pour maintenir l’efficacité du médicament. Par conséquent, il est nécessaire de surveiller le traitement. |
Médicaments métabolisés par la voie du cytochrome P450 (benzodiazépines, flécaïnide, imipramine, propafénone et théophylline) | T | L'amlodipine se caractérise par un faible taux d'élimination hépatique (faible effet de premier passage) et, de ce fait, par une forte biodisponibilité; on peut donc s'attendre à ce que le risque d'un effet d'importance clinique attribuable à une hausse de sa concentration plasmatique soit assez faible, quand on l'administre en concomitance avec des médicaments qui, à l'égard du cytochrome P450, lui font compétition ou exercent un effet inhibiteur. | |
| Cimétidine, warfarine, digoxine | EC | Les études sur les interactions pharmacocinétiques avec l'amlodipine menées chez des volontaires sains ont révélé que la cimétidine n'a pas altéré la pharmacocinétique de l'amlodipine et que l'amlodipine n'a pas modifié l'effet de la warfarine sur le temps de prothrombine ni la concentration sérique de la digoxine ou sa clairance rénale. | |
| Antiacides | EC | Chez 24 sujets, l'administration concomitante de MaaloxMD (hydroxyde de magnésium et hydroxyde d'aluminium) n'a pas eu d'effet sur le devenir d'une dose unique de 5 mg d'amlodipine. |
| Bêtabloquants | T | L’amlodipine peut accentuer l’effet hypotenseur des bêtabloquants. | Quand on administre un inhibiteur des récepteurs bêta-adrénergiques en concomitance avec pdp-AMLODIPINE, on doit surveiller attentivement le patient, car la baisse de la résistance vasculaire produite par l'amlodipine peut accentuer l'effet hypotenseur du bêtabloquant. |
| Sildénafil | EC | Une dose unique de 100 mg de sildénafil (PrViagra®) chez des sujets atteints d’hypertension essentielle n’a eu aucun effet sur l’ASC ni sur la Cmax de l’amlodipine. Lorsqu’on a administré du sildénafil (100 mg) en association avec de l’amlodipine à raison de 5 ou de 10 mg à des hypertendus, la baisse moyenne additionnelle de la tension artérielle en décubitus a été de 8 mmHg pour la tension systolique et de 7 mmHg pour la tension diastolique. | |
| Atorvastatine | EC | Chez des volontaires sains, l’administration en concomitance de doses multiples de 10 mg de pdp-AMLODIPINE et d’atorvastatine à 80 mg n’a eu aucun effet clinique notable sur l’ASC (augmentation moyenne de 18 %), la Cmax ni le Tmax de l’atorvastatine. | Une surveillance étroite est requise |
| Simvastatine | EC | L’administration concomitante de doses multiples de 10 mg d’amlodipine et de 80 mg de simvastatine a provoqué une hausse de 77 % de l’exposition à la simvastatine par comparaison à l’administration de simvastatine seule. | Il faut limiter la dose de simvastatine à 20 mg par jour chez les patients traités par l’amlodipine. |
| Cyclosporine | EC | À l’exception d’une étude menée chez des sujets ayant subi une transplantation rénale, aucune autre étude sur les interactions entre la cyclosporine et l’amlodipine n’a été réalisée chez des volontaires sains ni chez d’autres populations. Une étude prospective menée chez des patients hypertendus ayant subi une greffe rénale (n = 11) a révélé une hausse d’environ 40 % de la concentration minimale de cyclosporine lors de son administration concomitante avec l’amlodipine. | Il faut envisager de surveiller la concentration de cyclosporine chez les patients ayant subi une transplantation rénale qui sont traités par l’amlodipine. |
| Tacrolimus | E | Il se peut que la concentration sanguine de tacrolimus augmente lorsque celui-ci est administré en association avec l’amlodipine. | Afin d’éviter les effets toxiques du tacrolimus, il faut surveiller sa concentration sanguine et en régler la dose au besoin chez les patients qui prennent aussi de l’amlodipine. |
| Inhibiteurs de la cible fonctionnelle de la rapamycine (mTOR) | EC T | Les inhibiteurs de la mTOR comme le sirolimus, le temsirolimus et l’évérolimus sont des substrats de la CYP3A. L’amlopidine est un faible inhibiteur de la CYP3A. L’administration concomitante d’un inhibiteur de la mTOR et d’amlopidine peut augmenter l’exposition à l’inhibiteur de la mTOR. |
Légende: É = Étude de cas; EC = Essai clinique; T = Théorique
8.3 Interactions médicament-aliment
Interaction avec le jus de pamplemousse : Selon les données publiées, le jus de pamplemousse peut faire augmenter la concentration plasmatique et les effets pharmacodynamiques de certains inhibiteurs calciques de la classe des dihydropyridines en inhibant le cytochrome P450. L’administration concomitante de 240 ml de jus de pamplemousse et d’une dose unique de 10 mg d’amlodipine par voie orale à 20 volontaires bien portants n’a pas eu d’effet notable sur la pharmacocinétique de l’amlodipine. L’étude n’a toutefois pas permis d’évaluer l’effet du polymorphisme génétique de la CYP3A4, principale enzyme responsable de la biotransformation de l’amlodipine. Par conséquent, la prise concomitante d’amlodipine et de pamplemousse ou de jus de pamplemousse n’est pas recommandée, puisque cela peut entraîner une hausse de la biodisponibilité du médicament chez certains patients et ainsi augmenter ses effets hypotenseurs (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Par conséquent, il est nécessaire de surveiller le traitement.
8.4 Interactions médicament-plante médicinale
Le millepertuis est un inducteur de la CYP3A4. L’emploi concomitant d’amlodipine et d’un inducteur de la CYP3A4 pourrait entraîner une réduction de la concentration plasmatique de l’amlodipine et ainsi diminuer ses effets hypotenseurs. Il faut donc faire preuve de prudence lorsqu’on administre l’amlodipine en concomitance avec un inducteur de la CYP3A4; il peut être nécessaire de modifier la posologie pour maintenir l’efficacité du médicament. Par conséquent, il est nécessaire de surveiller le traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
pdp-AMLODIPINE (bésylate d'amlodipine) est un inhibiteur de l'entrée des ions calcium dans la cellule (antagoniste du calcium ou inhibiteur calcique). L'amlodipine est un antagoniste du calcium de la classe des dihydropyridines.
On croit que l'effet thérapeutique de ce groupe de médicaments est relié à leur action spécifique sur la cellule qui consiste à inhiber de façon sélective le passage transmembranaire des ions calcium dans le muscle lisse vasculaire et dans le muscle cardiaque. Or, la contractilité de ces tissus dépend de l'entrée des ions calcium extracellulaires dans ces cellules musculaires, par la voie de canaux ioniques spécifiques. L'amlodipine inhibe de façon sélective le passage des ions calcium à travers la membrane cellulaire, plus particulièrement celle du muscle lisse vasculaire plutôt que celle du muscle cardiaque. L'amlodipine n'altère pas la concentration plasmatique du calcium. À pH physiologique, l'amlodipine est un composé ionisé; son interaction cinétique avec les récepteurs des canaux calciques se caractérise par sa fixation graduelle aux récepteurs suivie de sa dissociation de ces derniers. Les données expérimentales nous permettent de croire que l'amlodipine se fixe à la fois aux récepteurs spécifiques des dihydropyridines et aux autres récepteurs.
A Hypertension : L'amlodipine abaisse la tension artérielle en entraînant une vasodilatation artérielle périphérique et en réduisant la résistance vasculaire.
B Angine de poitrine : On n'a pas entièrement élucidé le mode d'action de l'amlodipine pour soulager l'angine de poitrine. L'amlodipine est un vasodilatateur des artères et des artérioles périphériques. Elle abaisse donc la résistance vasculaire totale, réduisant ainsi le travail du cœur (postcharge). On croit que cette réduction de la postcharge atténue l'ischémie et soulage l'angine d'effort en diminuant les besoins en oxygène du myocarde ainsi que sa consommation d'oxygène.
9.2 Pharmacodynamique
Hémodynamique : Après l'administration des doses recommandées chez l'hypertendu, l'amlodipine produit une vasodilatation qui entraîne une baisse de la tension artérielle en décubitus et en station debout. Cette baisse de la tension artérielle ne s'associe pas à une altération importante de la fréquence cardiaque ni de la concentration plasmatique des catécholamines lors d'un traitement prolongé. L'administration prolongée d'une dose quotidienne unique par la voie orale (5 à 10 mg/jour) permet d'obtenir un effet antihypertenseur efficace durant l'intervalle posologique de 24 heures, avec un écart minime entre les pics et les creux de la concentration plasmatique. Étant donné que l'amlodipine entraîne une vasodilatation graduelle, on a rarement rapporté des cas d'hypotension aiguë avec son administration orale. Chez les sujets normotendus souffrant d'angine de poitrine, l'amlodipine ne s'est associée à aucune baisse d'importance clinique de la tension artérielle ni à aucune altération de la fréquence cardiaque.
Chez l'humain, on n'a pas observé d'effet inotrope négatif après l'administration d'amlodipine aux doses recommandées; mais cet effet a été observé chez l'animal de laboratoire. L'évaluation hémodynamique de la fonction cardiaque au repos et à l'effort (ou après une stimulation) chez des angineux dont la fonction ventriculaire était normale a démontré une légère hausse de l'indice cardiaque sans effet marqué sur l'indice dP/dt ni sur la pression ou le volume télédiastolique du ventricule gauche.
Chez des hypertendus ayant une fonction rénale normale, l'administration de doses thérapeutiques d'amlodipine a entraîné une baisse de la résistance vasculaire rénale et une augmentation de la filtration glomérulaire et du débit plasmatique rénal efficace sans altérer la fraction de filtration.
Effets électrophysiologiques : L'amlodipine n'altère pas le fonctionnement du nœud sinusal ni la conduction auriculoventriculaire chez l'animal sain ni chez l'humain. Chez les patients atteints d'angine chronique stable, l'administration intraveineuse de 10 mg d'amlodipine suivie d'une autre dose de 10 mg après un intervalle de 30 minutes a entraîné une vasodilatation périphérique et une baisse de la postcharge, sans altérer de façon marquée la conduction dans les intervalles AH et HV ni la période réfractaire du nœud sinusal après chaque stimulation. On a obtenu des résultats semblables chez des patients qui recevaient de l'amlodipine et des bêtabloquants. Dans les études cliniques où l'on a administré l'amlodipine en association avec des bêtabloquants à des patients atteints d'hypertension ou d'angine de poitrine, on n'a observé aucun effet indésirable sur les paramètres électrocardiographiques. Dans les essais cliniques menés chez des angineux, l'administration d'amlodipine en monothérapie n'a pas altéré les intervalles électrocardiographiques.
Effet antihypertenseur chez les patients pédiatriques:
Deux cent soixante-huit (268) patients hypertendus de 6 à 17 ans ont été répartis de manière aléatoire une première fois pour recevoir pdp-AMLODIPINE à 2,5 ou à 5 mg par jour pendant 4 semaines, puis ont été répartis de manière aléatoire une seconde fois pour recevoir la même dose ou un placebo pendant 4 autres semaines. Après 8 semaines, les patients qui recevaient la dose de 5 mg présentaient une tension artérielle inférieure à celle des patients qui avaient reçu un placebo durant les 4 dernières semaines. Il est difficile d’interpréter l’ampleur de l’effet thérapeutique, mais la baisse de la tension artérielle systolique était probablement inférieure à 5 mmHg chez les sujets qui prenaient la dose de 5 mg. Les effets indésirables observés ont été les mêmes que chez l’adulte.
Aucune étude de plus de 8 semaines n’a été menée pour évaluer l’efficacité et l’innocuité de pdp-AMLODIPINE chez l’enfant. En outre, les effets à long terme de l’amlodipine sur la croissance et le développement, la croissance du myocarde et les muscles lisses vasculaires n’ont pas été étudiés.
9.3 Pharmacocinétique
Absorption : L’amlodipine subit une biotransformation sous la médiation du cytochrome P450, principalement par l’intermédiaire de l’isoenzyme CYP 3A4. Après l'administration orale de doses thérapeutiques d'amlodipine, l'absorption se fait graduellement; la concentration plasmatique maximale est atteinte en 6 à 12 heures. On a estimé que la biodisponibilité absolue du médicament se situerait entre 64 et 90 %. Elle n'est pas altérée par les aliments.
Biotransformation : L'amlodipine est en grande partie transformée en métabolites inactifs (90 % environ) dans le foie, par l’intermédiaire de l’isoenzyme 3A4 du cytochrome P450; 10 % de la molécule-mère et 60 % des métabolites sont excrétés dans l'urine. Des études ex vivo ont révélé qu'environ 93 % du médicament circulant se lie aux protéines plasmatiques chez l'hypertendu.
Excrétion : L'élimination plasmatique se déroule en 2 phases; la demi-vie d'élimination terminale se situe entre 35 et 50 heures. La concentration plasmatique de l'amlodipine atteint l'état d'équilibre après 7 à 8 jours de traitement quotidien.
Populations particulières et états pathologiques
Après l'administration par voie orale de 10 mg d'amlodipine à 20 volontaires sains de sexe masculin, la moyenne géométrique de la Cmax de l'amlodipine s'est chiffrée à 6,2 ng/mL quand le médicament a été pris avec du jus de pamplemousse et à 5,8 ng/mL quand il a été pris avec de l'eau. Le Tmax moyen de l'amlodipine a été de 7,6 heures avec du jus de pamplemousse et de 7,9 heures avec de l'eau. La moyenne géométrique de l'ASC0-∞ s'est chiffrée à 315 ng·h/mL avec le jus de pamplemousse et à 293 ng·h/mL avec l'eau. La moyenne géométrique de la biodisponibilité de l'amlodipine a été de 85 % quand on l'a administrée avec du jus de pamplemousse et de 81 % quand on l'a administrée avec de l'eau.
Enfants : On a mené deux études pour évaluer l’emploi de pdp-AMLODIPINE chez les enfants.
Dans une étude de pharmacocinétique, 62 patients hypertendus de plus de 6 ans ont reçu des doses de pdp-AMLODIPINE allant de 1,25 à 20 mg. La clairance et le volume de distribution ajustés selon le poids étaient semblables à ceux observés chez les adultes. La constante d’absorption (Ka) moyenne chez l’enfant (0,85 h-1) est supérieure dans une proportion d’environ 50 % à celle chez l’adulte en bonne santé (0,55 h-1, min.-max. : 0,28-1,09 h-1).
Sexe : Dans une autre étude clinique, on a observé des réductions plus importantes de la tension artérielle systolique et de la tension artérielle diastolique chez les filles que chez les garçons. Les variations moyennes de la tension artérielle systolique entre le début et la fin de l’étude étaient les suivantes : amlodipine à 2,5 mg : garçons, −6,9 mmHg (n = 51); filles, −8,9 mmHg (n = 32); amlodipine à 5,0 mg : garçons, −6,6 mmHg (n = 63); filles, −14,0 mmHg (n = 23); placebo : garçons, −2,5 mmHg (n = 54), filles, −3,8 mmHg (n = 33).
Personnes âgées : Chez des hypertendus âgés (69 ans en moyenne), on a observé une baisse de l'élimination plasmatique de l'amlodipine comparativement à ce que l'on a observé chez des volontaires plus jeunes (36 ans en moyenne) avec pour résultat, une hausse d'environ 60 % de l'aire sous la courbe (ASC).
Insuffisance hépatique :
Patients avec une insuffisance rénale faible à modérée: Après l'administration orale d'une dose unique de 5 mg d'amlodipine à des patients atteints d'une insuffisance chronique, légère ou modérée, de la fonction hépatique, on a observé une hausse de 40 % environ de l'aire sous la courbe (ASC) de l'amlodipine, comparativement à des volontaires sains. Cette hausse s'explique probablement par une baisse du coefficient d'élimination de l'amlodipine, étant donné que la demi-vie d'élimination du médicament est passée de 34 heures chez de jeunes sujets sains à 56 heures chez des patients âgés atteints d'insuffisance hépatique (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique).
Patients avec une insuffisance rénale sévère ou une défaillance rénale : Étant donné que pdp-AMLODIPINE est fortement métabolisé par le foie et que sa demi-vie d’élimination plasmatique (t½) est de 56 heures chez les patients qui présentent une dysfonction hépatique, on doit l’administrer avec prudence et à des doses réduites en présence d’un dysfonctionnement hépatique grave (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique). Un réglage graduel de la dose et une surveillance étroite sont nécessaires chez les patients souffrant d’insuffisance hépatique grave.
Insuffisance rénale : Une atteinte rénale n'altère pas de façon marquée la pharmacocinétique de l'amlodipine. Chez des patients atteints d'insuffisance rénale modérée ou grave, la concentration plasmatique était plus élevée que celle des sujets sains. Chez tous les patients, le degré d'accumulation et la demi-vie d'élimination moyenne se sont révélés semblables à ce que l'on a observé à l'issue d'autres études sur la pharmacocinétique de l'amlodipine chez des sujets sains (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique).
10 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
À conserver au réfrigérateur (entre 2 °C et 8 °C). Conserver la bouteille en position verticale. Jeter 60 jours après ouverture.
Apportez les médicaments inutilisés à votre pharmacien local pour une élimination appropriée.
Garder hors de la portée de et de la vue des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
11 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
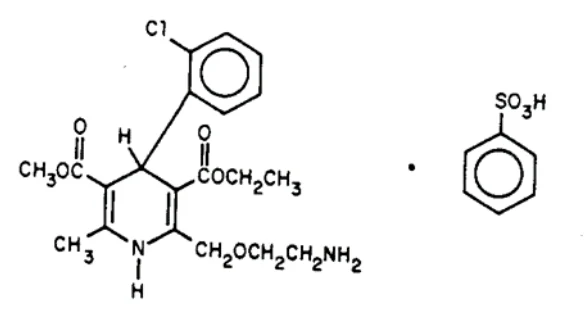
Nom propre / nom usuel : bésylate d'amlodipine
Nom chimique : benzosulfonate de 3-éthyl-5-méthyl-2-(2-aminoéthoxyméthyl)-4-(2-chlorophényl)-1,4-dihydro-6-méthyl-3,5-pyridinedicarboxylate
Formule moléculaire : C20H25ClN2O5.C6H6O3S
Masse moléculaire : 567,1
Formule de structure :
Propriétés physicochimiques:
Description: Le bésylate d’amlodipine est une poudre cristalline blanche, légèrement soluble dans l’eau et peu soluble dans l’éthanol.
Point de fusion (et de décomposition) 203 ºC.
pKa: 9,02 à 23,5 ºC
12 ESSAIS CLINIQUES
12.1 Études comparatives de biodisponibilité
Une étude unicentrique, ouverte, randominsée, à dose unique, en chassé-croisé vivant à comparer la biodisponibilité de 1 x 5 mL (10 mg) d’amlodipine (sous forme de bésylate d’amlodipine) à 2 mg/ml de la solution orale développée par Rosemont Pharmaceuticals Ltd., Angleterre, à celle de 1 x 10 mg de IstinTM (bésylate d’amlodipine), comprimés de 10 mg fabriqués par Pfizer Limited, Royaume-Uni, a été menée auprès de 18 volontaires sains (12 hommes et 6 femmes) lorsqu’à jeun. Les résultats des 17 sujets (11 hommes et 6 femmes) qui ont terminé les deux périodes de l’étude sont résumés ci-dessous. La solution orale de pdp-AMDLODIPINE 1 mg/mL est proportionnelle à la concentration de 2 mg/mL administrée dans cette étude de biodisponibilité.
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Amlodipine (Dose de 10 mg administrée soit sous forme de solution orale de 5 mL x 2 mg/mL ou de comprimé de 1 x 10 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90% |
ASC0-72h (pg•h/mL) | 233933.14 242000.72 (26.25) | 224925.64 229092.82 (19.37) | 103.84 | 99.50 – 108.38 |
| ASCI (pg•h/mL) | 321657.16 336094.36 (29.02) | 309306.53 316607.40 (21.57) | 103.99 | 98.68 – 109.60 |
Cmax (pg/mL) | 6694.98 7022.12 (32.25) | 6527.76 6678.71 (22.08) | 102.66 | 97.06 – 108.58 |
Tmax§ (h) | 7.00 (5.00 – 16.00) | 6.00 (5.00 – 16.00) | ||
T½ # (h) | 37.75 (13.60) | 37.88 (14.50) | ||
* Solution orale d’amlodipine (bésylate d’amlodipine) 2 mg/mL par Rosemont Pharmaceuticals Ltd., Angleterre † Comprimés IstinTM (bésylate d’amlodipine), 10 mg par Pfizer Limited UK, acheté au Royaume-Uni § Exprimé comme médiane (intervalle) seulement
# Exprimé comme la moyenne arithmétique (CV%) seulement
13 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité à court terme
Amlodipine (sous forme de maléate sauf s'il est spécifié autrement)
| ESPÈCE | SEXE | VOIE D'ADM. | DL50 | Gamme des doses létales (en mg/kg) | |
| base/mg/kg | Aucun mort | Tous morts | |||
| Souris | M F M F | p.o. p.o. i.v. i.v. | ind. ind. ind. ind. | 10 10 2,5 2,5 | 40 40 10 10 |
| Rats | M F M F | p.o. p.o. i.v. i.v. | 150 140 ind. ind. | 2/10 at 100 2/10 at 100 1 1 | 400 250 10 10 |
| Rats* | M F | p.o. p.o. | 393** 686** | ||
* Rats Sprague Dawley du Shizouka Lab Animal Centre, Hamamatsu, Japon ** Sel de bésylate
+ Chiens d’Interfauna, France
++ Chiens du Japon
ind. Indéterminée : Les résultats n'ont pas permis de calculer la DL50. Par conséquent, on indique la gamme des doses létales.
Dans les études par voie orale, les principaux signes cliniques étaient la somnolence, une baisse des mouvements spontanés, et chez le rat, du ptyalisme, de la dyspnée, du ptosis, du larmoiement, un blêmissement, de la cyanose, un pelage rude, un gonflement abdominal et éventuellement le coma. Après l'injection intraveineuse, les animaux sont morts rapidement après n'avoir manifesté que de la somnolence, de la tachypnée ou un ptosis.
Études à dose unique (dose maximale tolérée)
| ESPÈCE | VOIE D'ADM. | DOSE base mg/kg/jour | Nbre d'animaux par dose | DURÉE | OBSERVATIONS |
| Chien | Orale (gavage) | 4 8 16 | 2 M | Dose unique | À toutes les doses : une vasodilatation et une hausse du taux plasmatique d'aldostérone. À 4 mg/kg : une tachycardie compensatrice À 8 mg/kg : chez 1 chien sur 2, vomissements, sédation, troubles respiratoires et diarrhée 48 h après la prise. Rétablissement après 5 j. Tachycardie compensatrice. À 16 mg/kg : agonie et hyperthermie en moins de 24 h; hypotension corrigée en 2 à 6 j.; hausse passagère de la fréquence cardiaque. Examen histologique : congestion, œdème et hémorragie de la paroi auriculaire droite chez les 2 chiens à 16 mg/kg. L'hémorragie correspond aux lésions auriculaires droites observées dans les études à long terme sur l'amlodipine et d'autres vasodilatateurs (voir la toxicité à long terme). À chaque dose, 1 chien sur 2 a présenté une fibrose du ventricule gauche dans la zone sous-endocardique et dans le muscle papillaire postérieur. La dose maximale tolérée n'a pas été déterminée. |
Chien (étude japonais) | Orale | 3,5 7 | 1 M 1 F | Dose unique | Mortalité : 1 chien mâle à 7 mg/kg. Baisse des mouvements spontanés et rougeur de la conjonctive palpébrale et de la cavité buccale. À 7 mg/kg : 1 femelle a eu des vomissements, 1 mâle a fait de l'hypothermie et est resté en décubitus. Hématologie-chimisme sanguin : Hausse de la numération leucocytaire et de l'azote uréique à 10 et à 5 mg/kg (mâles). La dose maximale tolérée n'a pas été déterminée. |
Toxicité subaiguë et chronique
| ESPÈCE | VOIE D'ADM. | DOSE base mg/kg/jour | Nbre d'animaux par dose | DURÉE | OBSERVATIONS |
| Souris | Orale (aliments) | 0 2,5 5 10 | 10 M 10 F | 2 mois | À 10 mg/kg/jour: les souris sont mortes la 2e sem. de l'étude. À 5 mg/kg/jour (mâles et femelles) et à 2,5 mg/kg/jour (mâles) : hausse de la consommation d'eau. À 5 mg/kg/jour - pathologie : hausse du poids du cœur et du foie associée au médicament. |
| Rat (étude japonaise) | Orale (gavage) | 0 4 16 32 64 | 12 M 12 F | 1 mois | À 64 mg/kg/jour : tous les rats sont morts en moins de 9 jours. À 32 mg/kg/jour : 12 rats sur 24 sont morts; baisse de l'alimentation, inhibition de la croissance, ptosis, diminution des mouvements spontanés. À 16 et à 32 mg/kg/jour : l'ensemble des effets sur le poids cardiaque, la hausse de la diurèse, l'équilibre des électrolytes et les surrénales a été similaire à celui observé après l'étude de 6 mois ci-dessous. On a noté aussi une hausse de l'azote uréique sanguin à 16 mg/kg/jour chez les mâles et à 32 mg/kg/jour chez les mâles et les femelles. |
| Rat (étude japonaise) | Orale (gavage) | 0 2 7 21 | 16 M 16 F | 3 mois suivis d'une période de retrait de 1 mois | À 21 mg/kg/jour : ptyalisme, inhibition de la croissance, hausse de l'azote uréique sanguin, hausse de la diurèse, effet sur l'équilibre électrolytique et sur les surrénales semblable à celui observé dans l'étude de 6 mois ci-dessous. Post mortem, on a noté aussi une dilatation de l'intestin grêle sans lésions morphologiques. À 7 mg/kg/jour : altération de l'excrétion urinaire des électrolytes. Aucun effet relié au médicament à la fin de la période de retrait de 1 mois. |
| ESPÈCE | VOIE D'ADM. | DOSE base mg/kg/jour | Nbre d'animaux par dose | DURÉE | OBSERVATIONS |
| Rat | Orale (gavage) | 0 2,5 5 10 | 20 M 20 F | 6 mois | À toutes les doses : effets rénaux: hausse de la diurèse et/ou de l'excrétion de Na-K-Cl, baisse de la concentration plasmatique de Na-K et/ou de Ca-Cl et hausse de l'urée; Post mortem : hausse du poids du cœur. À 10 mg/kg/jour : effets rénaux: hausse du poids des reins. Histopathologie : épaississement de la zone glomérulée à 5 et à 10 mg/kg/jour. |
| Rat (étude japonaise) | Orale (gavage) | 1,4 7 18 | 30 M 30 F | 12 mois (après 6 mois, 5 animaux sacrifiés par sexe et par groupe) | Mortalité : 3 rats (2 mâles et 1 femelle) à 18 mg/kg/jour. À 18 mg/kg/jour : ptyalisme, inhibition de la croissance; effets rénaux: hausse de la diurèse et de l'excrétion des électrolytes et baisse du taux sérique des électrolytes; hausse de l'azote uréique sanguin. À 7 mg/kg/jour : inhibition de la croissance (mâles); effets rénaux : hausse de la diurèse et de l'excrétion des électrolytes. Post mortem : hausse du poids des surrénales (à 18 mg/kg), hausse du poids relatif du cœur (18 et 7 mg/kg), dilatation de l'intestin grêle sans altération morphologique (18 mg/kg). Histopathologie - observation principale : hypertrophie de la zone glomérulée des surrénales (18 et 7 mg/kg). |
| ESPÈCE | VOIE D'ADM. | DOSE base mg/kg/jour | Nbre d'animaux par dose | DURÉE | OBSERVATIONS |
| Chien | Orale (gavage) | 0,5 to 4 | 2 M 2 F | Étude supplémentaire de 10 jours avec hausse graduelle de la dose (0,5 mg/kg /jour) | À 4 mg/kg : mort de tous les chiens (4/4) précédée chez 3 chiens d'une baisse de la tension artérielle systolique, de bradycardie, de troubles du rythme et de la conduction. Les signes comprenaient le blêmissement, l'hypothermie et la prostration. Histopathologie : foyers de nécrose myocytaire et vacuolisation sarcosplasmique dans le ventricule gauche, les muscles papillaires et les oreillettes; congestion et/ou œdème de plusieurs organes (soit la paroi du tube digestif et de la vésicule biliaire et des tissus environnants et du tissu conjonctif entourant les 2 reins.) |
| Chien | Orale | 0 0,25 0,5 1 | 3 M 3 F | 6 mois | À toutes les doses : hausse de la diurèse et de l'excrétion urinaire des électrolytes (non proportionnelle à la dose); baisse de la tension artérielle et hausse de la fréquence cardiaque. À 1 mg/kg/jour - pathologie : hausse du poids relatif du cœur chez 4 chiens sur 6; on a noté une lésion inflammatoire de la paroi de l'oreillette droite que l'on a attribuée aux fortes variations hémodynamiques. |
| Chien | Orale | 0 0,125 0,25 0, 5 | 4 M 4 F | 12 mois | À 0,5 mg/kg/jour : baisse de la tension artérielle et hausse de la fréquence cardiaque; hausse de la diurèse et de l'excrétion urinaire des électrolytes (femelles) À 0,5 mg/kg/jour - pathologie : lésions inflammatoires de la paroi de l'oreillette droite chez 1 chien sur 8, comme dans l'étude de 6 mois ci-dessus et hyperplasie gingivale diffuse. |
Génétoxicité
| Étude | Espèce ou cellule | Dose | Voie d'adm. | Observations principales |
| Épreuve de Ames (modifiée) analyse quantitative sur gélose (AQG) et activation métabolique (AM) à l'aide de microsomes hépatiques | Salmonella typhimurium, souches TA 1535, TA 1537, TA 98 et TA 100 | 10 - 0,02 mg/boîte de Pétri (AQG) 0,2 - 0,0005 mg/boîte de Pétri (AM) | in vitro | Aucun signe de mutations fréquentes. |
| Tests cytogénétiques in vivo | Moelle osseuse de souris | Dose unique de 20 mg/kg 10 mg/kg/jour durant 5 jours | in vivo p.o. s.c. | Aucun signe de cassure chromosomique ni d'effet mutagène. |
Tests cytogénétiques in vitro avec ou sans activation métabolique [enzymes microsomiques de foie de rat (S-9)] | Lymphocytes humains | Sans activation : 0,01 à 1000 μg/ml de milieu de culture Avec activation : 1,0 à 25 μg/ml de milieu de culture | in vitro | Sans activation : aucun signe de cassure chromosomique aux doses jusqu’à 1 μg/ml. Aux doses > 1 μg/ml, le produit a provoqué une inhibition mitotique. Activation : on n'a observé aucune activité clastique due au médicament aux doses jusqu’à 10 μg/ml. Aux doses plus élevées, il y a eu inhibition mitotique. |
| Analyse quantitative sur gélose (AQG) de l'urine de souris | Salmonella typhimurium Souches : TA 1535, TA 1537, TA 98 et TA 100. | 0, 1, 10 et 20 mg/kg | in vivo p.o. | Aucun cas d'excrétion d'un mutant. |
Épreuve de mutation génétique L 5178Y/TK +/- avec ou sans fragment hépatique S-9. | Cellules lymphomateuses de souris | 1,2 - 38 μg/ml | in vitro | Aucun signe d'effet mutagène génétique. |
Cancérogenèse :
Après avoir ajouté de l'amlodipine dans les aliments d'un groupe de rats à des doses allant jusqu'à 2,5 mg/kg/jour pendant une période allant jusqu'à 24 mois, on n'a rapporté aucun effet cancérogène. On a également administré à des souris des doses d'amlodipine allant jusqu'à 2,5 mg/kg/jour dans les aliments sans déceler aucun signe de cancérogenèse.
Toxicologie reproductive et développementale:
| Espèces | Voie d'adm. | Dose base/mg/k g/jour | Nbre d'animaux par dose | Durée du traitement | Observations |
| Fertilité | |||||
Rat (SD) (étude japonaise) | Orale (gavage) | 0 1.4 7 18 | 24 M + 24 F | Mâles: 71 jours avant l'accouplement et durant celui-ci; femelles: 14 jours avant l'accouplement, durant celui-ci et jusqu'à 7 jours de gestation. | À 18 mg/kg : altération du gain de poids femelles). Le médicament n'a eu aucun effet sur la copulation ni sur le taux de gravidité, ni aucun effet embryotoxique ou tératogène. |
| Tératologie | |||||
| Rat (Charles River CD/SD) | Orale (gavage) | 0 2 5 10 | 20 F | Du 6e au 15e jour après l'insémination; on a pratiqué une hystérectomie après 20 jours de gestation. | On n'a observé aucun effet. |
Rat (SD) (étude japonaise) | Orale (gavage) | 0 3 7 18 | 34 F | Du 7e au 17e jour après l'insémination; les 2/3 des femelles ont été sacrifiées après 21 jours de gestation; on a aussi observé la descendance F1. | Les femelles gravides mises à part, on n'a observé aucun effet. À 18 mg/kg : réduction de l'alimentation et du gain de poids. |
Lapin (blanc japonais) étude japonaise | Orale | 0 3 7 18 | 18 ou 19 F | Du 6e au 18e jour de gestation. | À 18 et 7 mg/kg : baisse du gain de poids maternel (18 mg/kg) et de l'alimentation (18 et 7 mg/kg). Aucun signe d'effet toxique sur les fœtus ni d'effet tératogène du médicament. |
| Effet périnatal et post-natal | |||||
Rat (SD) (étude japonaise) | Orale (gavage) | 0 1,4 2,8 7,0 | 25 F | Du 17e jour de gestation jusqu'à 21 jours post-partum. | Comme celles de l'étude combinée sur la fertilité et l'effet périnatal ci-dessus; à la dose élevée (7 mg/kg/jour), on a observé des effets indésirables sur la parturition et sur le nombre de rejetons vivants à la naissance et 4 jours plus tard. |
14 MONOGRAPHIES DE PRODUIT DE SOUTIEN
NORVASCMD (bésylate d'amlodipine comprimés à 2,5, à 5 et à 10 mg), Numéro de contrôle : 206420, Monographie de produit, PFIZER CANADA INC, le 12 septembre, 2017.