


Monographie de produit - Pegasys Rbv
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
| Sous-cutanée | Solution en flacon : 180 μg/1,0 mL | Alcool benzylique |
| Sous-cutanée | Solution en seringue préremplie : 180 µg/0,5 mL Solution dans l’auto-injecteur ProClick® : 180 µg/0,5 mL | Alcool benzylique |
| Orale | Comprimé à 200 mg | Aucun |
| Pour obtenir la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. | ||
DESCRIPTION
PEGASYS RBV (peginterféron alfa-2a et ribavirine) est une association de PEGASYS (peginterféron alfa-2a) et de comprimés COPEGUS (ribavirine).
PEGASYS : Le peginterféron alfa-2a est un conjugué covalent d’interféron alfa-2a recombinant (poids moléculaire [PM] approximatif de 20 kDa) et d’une chaîne unique ramifiée de bis-monométhoxy-polyéthylèneglycol (PEG) (PM approximatif de 40 kDa). L’interféron alfa-2a est produit par biosynthèse à l’aide de la technologie de recombinaison de l’ADN et est le produit d’un gène cloné d’interféron leucocytaire humain introduit dans E. coli et exprimé dans cette bactérie.
COPEGUS : La ribavirine est un analogue nucléosidique de synthèse qui a présenté une activité immunomodulatrice de même qu’une activité antivirale sur certains virus à ARN et à ADN in vitro.
INDICATIONS ET USAGE CLINIQUE
PEGASYS RBV (peginterféron alfa-2a et ribavirine) est indiqué, seul ou en association avec d’autres antiviraux contre le virus de l’hépatite C (VHC) dont l’administration en association a été autorisée au Canada, dans le traitement de l’hépatite C chronique chez :
- les adultes ne présentant pas de cirrhose,
- les adultes atteints de cirrhose compensée,
y compris les patients co-infectés par le VHC et le VIH dont la maladie à VIH est stable et qui reçoivent ou non un traitement antirétroviral.
Pour le traitement spécifique au génotype du VHC, voir POSOLOGIE ET ADMINISTRATION.
Le traitement par PEGASYS RBV doit être amorcé par un médecin ayant de l’expérience dans la prise en charge de l’hépatite C chronique, et sous sa surveillance.
Pour obtenir plus de renseignements sur l’emploi de PEGASYS RBV en association avec d’autres antiviraux anti-VHC dont l’administration a été autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
Personnes âgées (> 65 ans) : En raison du nombre insuffisant de personnes âgées de 65 ans ou plus dans les études cliniques sur PEGASYS, administré seul ou en association avec COPEGUS, il n’a pas été possible de déterminer si ces personnes répondent différemment au traitement, comparativement aux sujets plus jeunes.
Enfants (< 18 ans) : L’administration de PEGASYS RBV n’est pas autorisée chez les enfants et les adolescents âgés de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Enfants).
CONTRE-INDICATIONS
Avant d’utiliser PEGASYS RBV en association avec d’autres antiviraux anti-VHC dont l’administration a été autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
PEGASYS RBV (peginterféron alfa-2a et ribavirine) est contre-indiqué chez :
les femmes enceintes ou les hommes dont la partenaire est enceinte. Il faut obtenir un test de grossesse négatif juste avant le début du traitement par PEGASYS RBV. Les femmes
capables de procréer et leurs partenaires masculins ne peuvent recevoir PEGASYS RBV que s’ils emploient deux moyens de contraception efficaces (un moyen fiable par partenaire) durant le traitement et pendant 6 mois par la suite;
- les patients ayant une hypersensibilité connue aux interférons alpha, aux produits dérivés d’E. coli, au polyéthylèneglycol, à la ribavirine ou à tout autre constituant de PEGASYS ou de COPEGUS (voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT);
- les patients atteints d’hépatite auto-immune et ceux qui présentent une cirrhose décompensée;
- les patients co-infectés par le VIH et le VHC et atteints de cirrhose, dont le score Child-Pugh initial est ≥ 6, sauf si le score élevé (≥ 6) est attribuable à des médicaments connus pour provoquer une hyperbilirubinémie indirecte et en l’absence de signe de décompensation hépatique clinique (voir MISES EN GARDE ET PRÉCAUTIONS : Fonctions hépatique, biliaire et pancréatique et POSOLOGIE ET ADMINISTRATION : Populations particulières);
- les patients ayant des antécédents de maladie auto-immune;
- les patients atteints d’hémoglobinopathie (p. ex., thalassémie, drépanocytose);
- les nouveau-nés et les nourrissons parce que PEGASYS contient de l’alcool benzylique. De rares cas de décès de nouveau-nés et de nourrissons ont été associés à une exposition excessive à l’alcool benzylique. On ne connaît pas la quantité d’alcool benzylique pouvant être toxique ou nocive chez les nouveau-nés et les nourrissons;
- les patients qui sont ou qui ont déjà été atteints d’une maladie psychiatrique sévère, chez ceux qui présentent une anomalie thyroïdienne et dont la fonction thyroïdienne ne peut pas être normalisée par des médicaments, et chez les femmes qui allaitent.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Les interférons alpha, y compris PEGASYS (peginterféron alfa-2a), causent ou aggravent des troubles neuropsychiatriques, auto-immuns, ischémiques et infectieux mortels ou mettant la vie en danger. Les patients doivent être surveillés de près et subir des examens cliniques et des analyses biologiques périodiques. La présence de signes ou de symptômes graves et persistants de telles affections, ou leur aggravation, nécessite l’arrêt du traitement. Dans de nombreux cas, mais pas toujours, ces troubles disparaissent après l’arrêt du traitement par l’interféron (voir MISES EN GARDE ET PRÉCAUTIONS).
Généralités
Avant d’utiliser PEGASYS RBV en association avec des antiviraux anti-VHC dont l’administration a été autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
Les ribavirines, y compris COPEGUS, un des médicaments de PEGASYS RBV (peginterféron alfa-2a et ribavirine), peuvent causer des anomalies congénitales ou le décès chez le fœtus exposé. COPEGUS (ribavirine) ne doit pas être pris par une femme enceinte ni par un homme dont la partenaire est enceinte.
Afin de favoriser la traçabilité des produits médicinaux biologiques, le nom commercial (la marque) du produit administré doit être clairement inscrit (ou mentionné) dans le dossier du patient.
Le traitement par PEGASYS RBV doit être administré sous la direction d’un médecin ayant la compétence nécessaire. Il peut entraîner des manifestations indésirables modérées ou sévères exigeant une réduction de la dose, une interruption temporaire ou l’arrêt du traitement.
D’après les résultats d’essais cliniques, la ribavirine en monothérapie n’est pas efficace et COPEGUS ne doit pas être employé seul.
L’innocuité et l’efficacité de PEGASYS RBV n’ont pas été établies dans les cas d’échec antérieur d’autres traitements par interféron alpha.
Il faut informer les patients des avantages potentiels et des risques liés à l’utilisation de PEGASYS RBV. Si le médecin juge souhaitable que le traitement soit administré à domicile, il doit informer le patient sur la façon d’administrer les médicaments et passer en revue avec lui les renseignements destinés au consommateur, qui n’énumèrent pas tous les effets indésirables possibles (voir PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR).
Lorsqu’un traitement à domicile est prescrit, le patient doit recevoir des instructions complètes sur l’importance de se débarrasser du matériel usagé comme il se doit et être averti de ne pas réutiliser les aiguilles et les seringues.
Il faut aviser les patients de ne pas changer leur médicament pour un autre interféron pégylé ou interféron alpha sans consulter leur médecin, car un tel changement pourrait nécessiter un ajustement posologique.
Il faut avertir les patients de ne pas conduire un véhicule ni faire fonctionner des machines s’ils éprouvent des étourdissements, une confusion mentale, de la somnolence ou de la fatigue.
Appareil cardiovasculaire
Étant donné que l’anémie attribuable à la ribavirine peut aggraver une cardiopathie, les patients ayant présenté une maladie cardiaque significative ou instable au cours des six derniers mois ne doivent pas prendre COPEGUS, un des médicaments de PEGASYS RBV. Des troubles cardiovasculaires, tels que l’hypertension artérielle, les arythmies supraventriculaires, l’insuffisance cardiaque congestive, les douleurs thoraciques et l’infarctus du myocarde, ont été associés aux traitements par interféron, y compris PEGASYS. Par conséquent, PEGASYS RBV doit être administré avec prudence aux patients atteints de maladie cardiaque. Les patients doivent faire l’objet d’une évaluation avant le début du traitement et être suivis adéquatement pendant le traitement. Chez les patients ayant des anomalies cardiaques préexistantes, il est recommandé de faire passer un électrocardiogramme avant de commencer le traitement et au cours du traitement. Le traitement par PEGASYS RBV est à éviter en présence d’une maladie cardiaque sévère, instable ou non maîtrisée. Si l’état cardiovasculaire se détériore le moindrement, il faut interrompre ou arrêter le traitement (voir MISES EN GARDE ET PRÉCAUTIONS : Hématologie).
Système cérébrovasculaire
Des manifestations cérébrovasculaires ischémiques et hémorragiques ont été observées chez les patients recevant des traitements à base d’interféron alfa, notamment PEGASYS. Ces manifestations se sont produites chez des patients présentant peu, ou pas, de facteurs de risque d’AVC, y compris des patients de moins de 45 ans. Étant donné qu’il s’agit de cas signalés spontanément, il n’est pas possible d’en estimer la fréquence et il est difficile d’établir une relation de cause à effet entre le traitement à base d’interféron alfa et ces manifestations.
Troubles dentaires et périodontiques
Des troubles dentaires et périodontiques, qui pourraient entraîner une perte de dents, ont été signalés chez les patients recevant PEGASYS RBV. En outre, une sécheresse buccale pourrait avoir des effets nuisibles sur les dents et les muqueuses de la bouche au cours du traitement à long terme par PEGASYS RBV. Les patients devraient se brosser soigneusement les dents deux fois par jour et faire faire régulièrement un examen dentaire. De plus, certains patients pourraient présenter des vomissements. Dans ce cas, il faut leur conseiller de se rincer soigneusement la bouche par la suite.
Système endocrinien / métabolisme
Système endocrinien
Comme d’autres interférons, PEGASYS peut causer ou aggraver l’hypothyroïdie et l’hyperthyroïdie. Des cas d’hypoglycémie, d’hyperglycémie et de diabète ont été observés chez des patients traités par PEGASYS RBV. Les patients qui présentent au départ une de ces maladies et dont l’état ne peut être stabilisé efficacement par des médicaments ne devraient pas entreprendre de traitement par PEGASYS RBV. Ceux chez qui de tels troubles apparaissent en cours de traitement et qui ne peuvent être stabilisés par des médicaments ne devraient pas poursuivre le traitement par PEGASYS RBV.
Appareil digestif
Colite
Une colite ischémique ou hémorragique, parfois mortelle, a été observée durant les 12 premières semaines de traitement par interféron alpha. Les signes caractéristiques de colite sont les douleurs abdominales, la diarrhée sanglante et la fièvre. En cas d’apparition de ces symptômes, il faut cesser immédiatement le traitement par PEGASYS RBV. La colite disparaît habituellement dans les 3 semaines après l’arrêt du traitement par interféron alpha. Une rectocolite hémorragique a aussi été observée chez des patients traités par interféron alpha.
Croissance et développement (enfants)
Au cours du traitement associant PEGASYS et la ribavirine pendant un maximum de 48 semaines chez les patients âgés de 5 à 17 ans, la perte pondérale et l’inhibition de la croissance étaient fréquentes (voir RÉACTIONS INDÉSIRABLES). Deux ans après le traitement, 16 % des enfants traités étaient plus de 15 percentiles sous leur courbe de poids initiale et 11 % étaient plus de 15 % percentiles sous leur courbe de taille initiale. Les données à plus long terme disponibles sur les sujets ayant été suivis pendant une durée maximale de 6 ans après le traitement sont trop limitées pour établir le risque d’une taille adulte réduite chez certains patients. L’innocuité et l’efficacité n’ont pas été établies chez les patients de moins de 18 ans (voir INDICATIONS ET USAGE CLINIQUE et Populations particulières, Enfants).
Hématologie
Les interférons alpha, y compris PEGASYS, peuvent inhiber la fonction hématopoïétique de la moelle osseuse, ce qui peut occasionner de sévères cytopénies. Dans des cas très rares, les interférons alpha peuvent être associés à une pancytopénie, y compris une anémie aplasique. Par ailleurs, le principal effet toxique de COPEGUS est une anémie hémolytique (hémoglobine < 100 g/L), qui a été observée chez environ 13 % des patients traités par PEGASYS RBV dans le cadre d’essais cliniques. L’anémie associée à COPEGUS apparaît au cours des 2 premières semaines du traitement. Étant donné que la baisse aiguë initiale du taux d’hémoglobine risque d’être importante, il est conseillé de demander une formule sanguine complète avant le traitement, puis au bout de 2 et de 4 semaines de traitement, ou plus souvent si le tableau clinique le justifie. Les patients doivent ensuite être suivis de manière cliniquement appropriée.
L’administration de PEGASYS RBV en association avec d’autres médicaments ayant un pouvoir myélosuppresseur commande une extrême prudence (voir MISES EN GARDE ET PRÉCAUTIONS : Surveillance et épreuves de laboratoire).
PEGASYS RBV doit être employé avec prudence chez les patients ayant au départ un nombre absolu de neutrophiles (NAN) < 1,5 × 10⁹/L, une numération plaquettaire < 90 × 109/L ou un taux d’hémoglobine < 100 g/L. Il faut interrompre, du moins temporairement, le traitement par PEGASYS RBV si une forte baisse du NAN (< 0,5 × 10⁹/L) et/ou de plaquettes (< 25 × 109/L) survient en cours de traitement (voir POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique).
Si la concentration sanguine d’hémoglobine se détériore, il faut interrompre ou cesser l’administration de COPEGUS (voir POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique). Bien que la ribavirine soit dénuée d’effets cardiovasculaires directs, l’anémie associée au traitement d’association par PEGASYS RBV peut entraîner une détérioration de la fonction cardiaque et/ou une exacerbation des symptômes d’une maladie cardiovasculaire. Si l’état cardiovasculaire se détériore le moindrement, il faut interrompre ou arrêter le traitement par COPEGUS (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire et POSOLOGIE ET ADMINISTRATION).
On a relevé, dans la presse médicale, des cas de pancytopénie (diminutions nettes des érythrocytes, des neutrophiles et des plaquettes) et de suppression médullaire se produisant dans un intervalle de 3 à 7 semaines après l’administration concomitante de ribavirine et d’azathioprine. Cette myélotoxicité était réversible dans les 4 à 6 semaines après l’arrêt du traitement antiviral contre le VHC et de la prise concomitante d’azathioprine, et ne réapparaissait pas à la reprise du chacun de ces traitements administrés seuls (voir INTERACTIONS MÉDICAMENTEUSES).
Fonctions hépatique, biliaire et pancréatique
Fonction hépatique
Il faut interrompre le traitement par PEGASYS lorsque des signes de décompensation hépatique apparaissent pendant le traitement. Chez les patients co-infectés par le VIH et le VHC qui présentent une cirrhose avancée et qui reçoivent en concomitance un traitement antirétroviral hautement actif (HAART), il peut y avoir un risque accru de décompensation hépatique et, éventuellement, de décès lors du traitement par la ribavirine en association avec des interférons alpha, y compris PEGASYS. Au cours du traitement, les patients co-infectés devraient faire l’objet d’une surveillance étroite afin de déceler les signes et symptômes de décompensation hépatique (notamment ascite, encéphalopathie, hémorragies variqueuses, altération de la fonction synthétique hépatique; p. ex., score Child-Pugh ≥ 6). Le score Child-Pugh peut être influencé par des facteurs liés au traitement (p. ex., hyperbilirubinémie indirecte, diminution du taux d’albumine), sans que l’altération soit nécessairement attribuable à une décompensation hépatique. Le traitement par PEGASYS doit être arrêté immédiatement chez les patients qui présentent une décompensation hépatique (voir POSOLOGIE ET ADMINISTRATION).
Comme avec d’autres interférons alpha, il y a eu des cas d’augmentation du taux d’ALT au-dessus des valeurs de départ chez des patients traités par PEGASYS RBV, dont certains ayant obtenu une réponse virologique. Si l’élévation du taux d’ALT s’accentue malgré une réduction de la dose ou s’accompagne d’une augmentation de la bilirubinémie, il y a lieu d’arrêter le traitement (voir POSOLOGIE ET ADMINISTRATION).
Pancréatite
Une pancréatite, parfois mortelle, est survenue en cours de traitement par interféron alpha. En présence de signes ou de symptômes évocateurs de pancréatite, il faut interrompre le traitement par PEGASYS RBV. Un diagnostic de pancréatite doit faire cesser le traitement.
Hépatite B
L’innocuité et l’efficacité de PEGASYS RBV n’ont pas été établies chez les personnes porteuses du virus de l’hépatite B (VHB).
Hydratation
Les patients sous PEGASYS RBV doivent maintenir une bonne hydratation, des cas d’hypotension artérielle liée à une déperdition hydrique ayant été signalés chez des patients traités par interféron alpha. Un remplacement liquidien peut être nécessaire.
Hypersensibilité
Des réactions d’hypersensibilité aiguës et graves (p. ex., urticaire, œdème de Quincke, bronchoconstriction, anaphylaxie) ont rarement été observées pendant le traitement par interféron alpha et l’on a signalé de très rares cas d’éruptions cutanées (syndrome de Stevens-Johnson, nécrolyse épidermique toxique). Si une telle réaction survient pendant le traitement par PEGASYS RBV, il faut arrêter le traitement et commencer immédiatement un traitement médical judicieux. Des éruptions cutanées passagères ne nécessitent pas l’interruption du traitement.
Système immunitaire
L’exacerbation de maladies auto-immunes (p. ex., myosite, hépatite, purpura thrombopénique idiopathique, polyarthrite rhumatoïde, néphrite interstitielle, thyroïdite et lupus érythémateux disséminé) a été signalée chez des patients traités par interféron alpha. PEGASYS RBV est contre-indiqué dans les cas d’antécédents de maladie auto-immune. L’interruption du traitement est à envisager en cas d’apparition de lésions psoriasiques ou de sarcoïdose.
Infections
Bien qu’une fièvre puisse résulter d’un syndrome pseudogrippal, fréquent pendant un traitement par interféron, il y a lieu d’exclure les autres causes de fièvre persistante, en particulier chez les sujets neutropéniques. Des infections graves (bactériennes, virales, fongiques) ont été signalées pendant le traitement par interféron alpha, y compris PEGASYS. Dans un tel cas, il y a lieu d’instaurer immédiatement un traitement anti-infectieux, et l’abandon du traitement est à envisager.
Fonction visuelle
À l’instar d’autres interférons, de rares cas de rétinopathie (y compris hémorragie rétinienne, exsudats floconneux, œdème papillaire, obstruction d’artère ou de veine rétinienne, et décollement séreux de la rétine) ont été signalés après un traitement par PEGASYS RBV. Comme d’autres interférons, PEGASYS RBV peut entraîner une baisse ou une perte de vision, un œdème maculaire et une névrite optique ou aggraver ces problèmes s’ils sont déjà présents. On doit soumettre tous les patients à un examen ophtalmologique avant le début du traitement et ceux qui ont des problèmes oculaires préexistants (p. ex., rétinopathie diabétique ou hypertensive) à des examens périodiques durant le traitement. Tout patient qui se plaint d’une perte d’acuité visuelle ou de champ visuel doit subir rapidement un examen complet de la vue. Il faut interrompre le traitement en cas d’apparition ou d’aggravation d’un trouble ophtalmologique.
Facultés mentales
Des réactions psychiatriques indésirables sévères peuvent se manifester chez des patients traités par des interférons, y compris PEGASYS. Une dépression, des idées suicidaires et des tentatives de suicide peuvent survenir chez des patients avec ou sans antécédents de maladies mentales. D’autres effets sur le système nerveux central ont été observés avec l’interféron alpha, notamment un comportement agressif, un état de confusion mentale et d’autres perturbations de l’état mental. PEGASYS RBV doit être employé avec une extrême prudence chez les patients ayant des antécédents de dépression, et les médecins doivent rechercher des signes de dépression chez tous les patients (adultes et enfants). Avant de commencer le traitement, les médecins doivent avertir leurs patients de l’apparition possible d’un état dépressif et les prier de leur signaler immédiatement tout signe ou symptôme de dépression. Si des symptômes sévères persistent, il faut mettre fin au traitement et consulter un psychiatre (voir RÉACTIONS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION : Ajustement posologique). L’innocuité et l’efficacité de PEGASYS RBV n’ont pas été établies chez les sujets de moins de 18 ans (voir INDICATIONS ET USAGE CLINIQUE et Populations particulières, Enfants).
Consommation ou abus d’alcool ou de drogues
Les patients infectés par le VHC qui ont en concomitance un trouble de toxicomanie (alcool, cannabis, etc.) courent un risque accru de troubles psychiatriques ou d’exacerbation d’un trouble psychiatrique existant lorsqu’ils sont traités par l’interféron alfa. Si le traitement par l’interféron alfa est jugé nécessaire chez ces patients, les comorbidités psychiatriques et le risque d’autre consommation d’alcool ou de drogues doivent faire l’objet d’une évaluation attentive et d’une prise en charge adéquate avant d’amorcer le traitement. Au besoin, une approche pluridisciplinaire faisant intervenir un prestataire de soins de santé mentale ou un spécialiste en toxicomanie doit être envisagée pour évaluer, traiter et suivre le patient. Les patients doivent faire l’objet d’un suivi étroit pendant le traitement et même après la fin de celui-ci. Une
intervention précoce est recommandée en cas d’apparition ou de réapparition des troubles psychiatriques ou de toxicomanie.
Fonction rénale
À moins qu’il ne soit jugé essentiel, le traitement par PEGASYS RBV ne doit pas être entrepris chez un patient atteint d’insuffisance rénale, qu’il soit hémodialysé ou non, ou poursuivi si une insuffisance rénale se manifeste en cours de traitement. Il est recommandé d’évaluer la fonction rénale de tous les patients avant de commencer le traitement par PEGASYS RBV, de préférence en estimant la clairance de la créatinine. PEGASYS RBV ne doit pas être administré aux patients dont la créatininémie est > 177 µmol/L ou dont la clairance de la créatinine est < 0,83 mL/sec, car des augmentations substantielles des concentrations plasmatiques de ribavirine sont observées à la posologie recommandée. Nous disposons de trop peu de données sur l’innocuité et l’efficacité du traitement chez ces patients pour pouvoir recommander un ajustement de la posologie. Ce traitement nécessite donc une prudence extrême, et des mesures correctives, y compris l’arrêt du traitement, doivent être envisagées si des manifestations indésirables surviennent (voir POSOLOGIE ET ADMINISTRATION : Posologie recommandée et ajustement posologique et ACTION ET PHARMACOLOGIE CLINIQUE : Pharmacocinétique de PEGASYS RBV dans les populations particulières).
Appareil respiratoire
Comme c’est le cas avec d’autres interférons alpha, des symptômes pulmonaires, notamment la dyspnée, l’infiltration pulmonaire, la pneumonie, la pneumonite – y compris des cas de décès – et l’hypertension pulmonaire, ont été signalés pendant le traitement par PEGASYS RBV. Tout patient qui présente fièvre, toux et dyspnée ou d’autres symptômes respiratoires doit subir une radiographie pulmonaire. S’il y a des signes d’infiltration pulmonaire persistante ou inexpliquée ou d’altération de la fonction pulmonaire, il faut arrêter le traitement. PEGASYS RBV ne doit pas être administré en présence d’une maladie pulmonaire obstructive chronique (MPOC).
Fonction sexuelle / reproduction
Reproduction
La ribavirine s’accumule dans les cellules et est éliminée très lentement de l’organisme. On ignore si la ribavirine contenue dans le sperme exercerait un effet tératogène sur un ovule fertilisé. Il faut donc demander aux hommes de porter un condom pour réduire l’exposition de leurs partenaires féminines à la ribavirine. Les patients masculins et leurs partenaires féminines en âge de procréer doivent employer deux moyens de contraception efficaces (une méthode fiable par partenaire) durant le traitement par la ribavirine et pendant 6 mois par la suite, vu que la demi-vie de la ribavirine est de 12 jours quand le médicament est administré de manière répétée (voir Pharmacocinétique de COPEGUS).
Une évaluation des études expérimentales animales a révélé une toxicité pour la reproduction. Un pouvoir tératogène et/ou embryocide important de la ribavirine a été démontré chez toutes les espèces animales qui ont fait l’objet d’études adéquates, à des doses très inférieures à la dose clinique recommandée. Des malformations du crâne, du palais, des yeux, de la mâchoire, des membres, du squelette et du tube digestif ont été constatées. L’incidence et la sévérité des effets tératogènes augmentaient avec la dose de ribavirine. La survie des fœtus et des petits était réduite.
Le pouvoir tératogène du peginterféron alfa-2a n’a pas fait l’objet d’étude. Le traitement par interféron alfa-2a a entraîné une augmentation statistiquement significative de l’activité abortive
chez le singe rhésus; aucun effet tératogène n’a été observé chez les petits nés à terme (voir Populations particulières : femmes enceintes).
Transplantation
Personnes ayant subi une transplantation d’organes : L’innocuité et l’efficacité de PEGASYS RBV chez les personnes ayant subi une transplantation du foie ou d’autres transplantations n’ont pas été établies. À l’instar d’autres interférons alpha, des rejets de greffe hépatique ou rénale ont été signalés avec PEGASYS, administré seul ou en association avec COPEGUS.
Populations particulières
Femmes enceintes : Les ribavirines, y compris COPEGUS, un des médicaments de PEGASYS RBV, peuvent causer des anomalies congénitales ou le décès chez le fœtus exposé. COPEGUS ne doit pas être pris par une femme enceinte ni par un homme dont la partenaire est enceinte.
Il faut absolument obtenir un test de grossesse négatif juste avant le début du traitement par PEGASYS RBV. Les femmes capables de procréer et les hommes ayant une partenaire doivent être avertis des risques embryocides et tératogènes du traitement par PEGASYS RBV et de la nécessité d’employer deux moyens de contraception efficaces (un moyen fiable par partenaire) durant le traitement et pendant 6 mois par la suite. Un test de grossesse doit être effectué tous les mois pendant le traitement (voir CONTRE-INDICATIONS). Il faut demander aux patients d’avertir immédiatement leur médecin en cas de grossesse. Si une grossesse survient durant le traitement ou au cours des 6 mois suivants, la patiente ou le patient doit être averti du risque tératogène important que pose la ribavirine pour le fœtus (voir Fonction sexuelle / Reproduction : Reproduction).
Comme c’est le cas avec d’autres interférons alpha, on doit conseiller aux femmes en âge de procréer traitées par PEGASYS d’utiliser une méthode contraceptive efficace pendant le traitement (voir Fonction sexuelle / Reproduction : Reproduction).
Femmes qui allaitent : On ne sait pas si les constituants de PEGASYS RBV passent dans le lait humain. Étant donné que de nombreux médicaments passent dans le lait humain et pour éviter le risque que PEGASYS RBV produise des réactions indésirables graves chez les bébés nourris au sein, l’allaitement doit être interrompu avant le début du traitement par PEGASYS RBV.
Enfants (< 18 ans) : L’innocuité et l’efficacité de PEGASYS RBV n’ont pas été établies chez les sujets de moins de 18 ans. PEGASYS RBV n’est donc pas recommandé chez les enfants ni les adolescents de moins de 18 ans (voir aussi INDICATIONS ET USAGE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS : Croissance et développement [enfants]).
Personnes âgées (> 65 ans) : En raison du nombre insuffisant de personnes âgées de 65 ans ou plus dans les études cliniques sur PEGASYS, administré seul ou en association avec COPEGUS, il n’a pas été possible de déterminer si ces personnes répondent différemment au traitement, comparativement aux sujets plus jeunes.
Surveillance et épreuves de laboratoire
Des analyses hématologiques et biochimiques courantes sont recommandées chez tous les patients, avant l’instauration du traitement par PEGASYS RBV. Une fois le traitement amorcé, on doit aussi faire des analyses hématologiques au bout de 2 et de 4 semaines et des analyses biochimiques au bout de 4 semaines. D’autres épreuves seront effectuées périodiquement pendant le traitement.
Les critères d’inclusion utilisés pour les essais cliniques de PEGASYS RBV peuvent servir de guide en ce qui concerne les valeurs acceptables au début d’un traitement :
- Numération plaquettaire ≥ 90 × 109/L (75 × 109/L chez les patients atteints de cirrhose ou en transition vers la cirrhose);
- NAN ≥ 1,5 × 10⁹/L;
- Créatininémie < 1,5 fois la limite supérieure de la normale;
- TSH et T4 dans les limites normales ou fonction thyroïdienne bien stabilisée;
- Co-infection par le VIH et le VHC : CD4+ ≥ 200/µL ou CD4+ ≥ 100/µL - < 200/µL et ARN du VIH-1 < 5000 copies/mL au test Amplicor HIV-1 Monitor Test, v 1.5.
Le traitement par PEGASYS RBV a été associé à une diminution du nombre de leucocytes et du NAN, commençant habituellement au cours des 2 premières semaines de traitement (voir RÉACTIONS INDÉSIRABLES). Dans les essais cliniques, ces baisses ont rarement progressé par la suite. Une réduction de la dose de PEGASYS est recommandée lorsque le NAN descend au-dessous de 0,75 × 10⁹/L (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique). Un NAN inférieur à 0,5 × 10⁹/L commande l’interruption du traitement jusqu’à ce que la valeur remonte à plus de 1,0 × 10⁹/L. Dans les essais cliniques sur PEGASYS RBV, la diminution du NAN a été réversible après réduction de la dose de PEGASYS ou arrêt du traitement.
Le traitement par PEGASYS RBV a été associé à une diminution de la numération plaquettaire, qui est revenue aux valeurs préthérapeutiques pendant la période d’observation post-thérapeutique (voir RÉACTIONS INDÉSIRABLES). Il est recommandé de diminuer la dose de PEGASYS quand la numération plaquettaire baisse au-dessous de 50 × 109/L et d’arrêter le traitement quand elle chute au-dessous de 25 × 109/L (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique).
La baisse du taux d’hémoglobine a habituellement atteint son maximum au cours des 8 premières semaines de traitement par PEGASYS RBV. En raison de cette baisse aiguë initiale du taux d’hémoglobine, il est conseillé de demander une formule sanguine complète avant le traitement, puis au bout de 2 et de 4 semaines de traitement, ou plus souvent si le tableau clinique le justifie. Ce test devrait être répété périodiquement au cours du traitement. Les patients devraient ensuite être suivis de manière cliniquement appropriée.
Tests de grossesse : Les patientes et les partenaires féminines des patients doivent subir un test de grossesse tous les mois durant le traitement d’association par PEGASYS RBV et pendant 6 mois par la suite.
Changements thyroïdiens : L’apparition d’anomalies fonctionnelles thyroïdiennes et l’aggravation de troubles thyroïdiens existants ont été associées à des traitements par interféron alpha, y compris PEGASYS RBV. L’arrêt du traitement doit être envisagé si ces anomalies ne peuvent pas être traitées adéquatement.
RÉACTIONS INDÉSIRABLES
Les réactions indésirables observées avec d’autres interférons alpha et la ribavirine pourraient aussi se produire avec PEGASYS (peginterféron alfa-2a) et PEGASYS RBV (peginterféron alfa-2a et ribavirine).
Avant d’utiliser PEGASYS RBV en association avec d’autres antiviraux anti-VHC dont l’administration est autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
Aperçu des réactions indésirables du médicament
La fréquence et la sévérité des réactions indésirables les plus courantes sont semblables, que les patients soient traités par PEGASYS RBV ou par l’interféron alfa-2b en association avec la ribavirine. Un syndrome pseudogrippal (raideur, pyrexie, myalgie), la dépression, l’insomnie, l’irritabilité et l’alopécie ont été rapportés moins souvent avec PEGASYS RBV qu’avec l’interféron alfa-2b en association avec la ribavirine (> 5 % de différence entre les groupes de traitement). Les réactions indésirables signalées le plus souvent avec le traitement d’association par PEGASYS RBV étaient surtout légères ou modérées et ont pu être prises en charge sans qu’il soit nécessaire d’arrêter le traitement.
Réactions indésirables du médicament observées au cours des essais cliniques
Hépatite C chronique – mono-infection
Dans les essais cliniques sur la mono-infection par le VHC, la fréquence globale d’abandon du traitement à cause de réactions indésirables et de résultats biologiques anormaux a été de 9 % avec le traitement par PEGASYS en monothérapie et de 13 % avec le traitement d’association par PEGASYS RBV. Seuls 1 % et 3 % des patients ont dû cesser le traitement par PEGASYS ou le traitement d’association par PEGASYS RBV à cause de résultats biologiques anormaux. Les manifestations toxiques limitantes, y compris les manifestations indésirables graves ou sévères de même que les manifestations indésirables et les résultats biologiques anormaux qui ont entraîné l’arrêt prématuré du traitement d’association ou nécessité une réduction de la dose, sont survenues à la fréquence la plus faible chez les patients qui recevaient 24 semaines de traitement et la dose de 800 mg de COPEGUS (ribavirine).
Co-infection par le VIH et le VHC
Chez les patients co-infectés par le VIH et le VHC, les réactions cliniques indésirables signalées lors du traitement par PEGASYS, PEGASYS RBV ou interféron alfa-2a plus ribavirine étaient semblables à celles observées chez les patients uniquement infectés par le VHC.
Lors de l’étude portant sur la co-infection, la fréquence d’abandon du traitement à cause de réactions cliniques indésirables, d’anomalies des épreuves de laboratoire ou de maladies définissant le sida a été de 16 % pour PEGASYS en monothérapie et de 15 % pour PEGASYS RBV et pour l’association interféron alfa-2a plus ribavirine administrée pendant 48 semaines. Respectivement 4 %, 3 % ou 1 % des patients ont dû cesser le traitement par PEGASYS, PEGASYS RBV ou interféron alfa-2a plus ribavirine à cause d’anomalies des épreuves de laboratoire. Avec l’association PEGASYS RBV, il a fallu modifier la dose de PEGASYS chez 39 % des patients co-infectés, tandis que la dose de COPEGUS a été modifiée chez 37 % d’entre eux. Avec le traitement par interféron alfa-2a plus ribavirine, la dose d’interféron alfa-2a a dû être modifiée chez 16 % des patients co-infectés, et celle de COPEGUS, chez 28 % de ces patients. Avec PEGASYS pris en monothérapie, la dose de PEGASYS a dû être modifiée chez
38 % des patients co-infectés. Des réactions indésirables graves ont été signalées chez respectivement 21 %, 17 % et 15 % des patients recevant PEGASYS en monothérapie, l’association PEGASYS RBV ou l’interféron alfa-2a plus ribavirine.
On possède peu de données sur l’innocuité (n = 31) chez les patients co-infectés ayant un nombre de CD4+ < 200/µL et traités par PEGASYS ou PEGASYS RBV. Le traitement à base de PEGASYS était associé à une réduction du nombre absolu de cellules CD4+ lors du traitement, sans réduction du pourcentage de CD4+. Les numérations de CD4+ sont revenues aux valeurs initiales pendant la période de suivi de l’étude. Le traitement à base de PEGASYS n’a pas eu d’effet négatif apparent sur le contrôle de la virémie du VIH pendant le traitement ou le suivi.
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des manifestations indésirables d’un médicament et pour l’approximation des taux.
Tableau 1a Réactions indésirables survenues à une incidence ≥ 5 % dans l’un ou l’autre groupe de traitement
| VHC | VIH-VHC | ||||
| Système organique | Interféron alfa-2b (3 MUI ) + ribavirine (1000 ou 1200 mg) 48 sem. | PEGASYS (180 μg) + ribavirine (1000 ou 1200 mg ) 48 sem. | PEGASYS (180 μg) + ribavirine (800 mg) 24 sem. | INF alfa-2a (3MUI) + ribavirine (800 mg) 48 sem. | PEGASYS (180 μg) + ribavirine (800 mg) 48 sem. |
n = 443a % | n = 887 b % | n = 207c % | n = 285d % | n = 288d % | |
Troubles endocriniens Hypothyroïdie | 5 | 4 | 2 | 1 | < 1 |
Troubles gastro-intestinaux Nausées Diarrhée Douleurs abdominales Sécheresse de la bouche Nausées et vomissements Dyspepsie | 28 10 9 7 6 5 | 28 14 10 6 7 6 | 29 15 9 8 8 2 | 19 10 7 2 8 6 | 24 16 7 5 8 4 |
Troubles généraux Fatigue Pyrexie Raideur Réaction au point d’injection Asthénie Douleur Malaise | 53 54 34 16 16 9 3 | 49 39 25 21 15 10 4 | 45 37 30 28 18 9 3 | 36 32 17 8 23 4 7 | 40 41 16 10 26 6 6 |
Troubles métaboliques et nutritionnels Anorexie Perte de poids Perte d’appétit | 26 10 - | 27 7 - | 20 2 - | 25 13 9 | 23 16 7 |
Troubles de l’appareil locomoteur, du tissu conjonctif et des os Myalgie Arthralgie Dorsalgie | 49 23 5 | 38 22 5 | 42 20 3 | 27 13 3 | 32 16 3 |
Troubles neurologiques Céphalées Insomnie Étourdissements (vertiges exclus) Difficulté de concentration Troubles de mémoire | 49 37 14 13 5 | 47 32 15 10 5 | 48 30 13 8 4 | 34 23 9 2 <1 | 35 19 7 2 1 |
Troubles psychiatriques Dépression Irritabilité Anxiété Changement d’humeur Troubles émotionnels Diminution de la libido Nervosité | 28 27 12 6 4 3 5 | 21 24 8 6 5 3 3 | 17 28 8 8 5 5 - | 20 17 7 2 1 1 1 | 22 15 8 < 1 < 1 2 1 |
Troubles respiratoires, thoraciques et médiastinaux Dyspnée Toux Dyspnée à l’effort | 14 7 7 | 13 13 4 | 11 8 3 | 3 2 2 | 7 3 3 |
Troubles cutanés et sous-cutanés Alopécie Prurit Dermatite Sécheresse de la peau Éruption Transpiration accrue | 33 18 13 13 5 5 | 24 21 16 12 9 5 | 25 25 15 13 7 2 | 5 3 < 1 4 5 2 | 10 4 1 4 5 5 |
a Données de l’étude 1; b Données des études 1 et 2; c Données de l’étude 2; d Données de l’étude 3
Table 1 b Réactions indésirables signalées avec une incidence ≥ 1 % mais < 5 % chez les patients traités par l’association PEGASYS RBV ou PEGASYS en monothérapie lors des essais cliniques
| Tous les groupes de traitement | VIH-VHC seulement | |
| Système organique | Fréquent ≥ 1 % à < 5 % | Autres réactions indésirables ≥ 1 % à ≤ 3 % |
| Troubles de la circulation sanguine et du système lymphatique | adénopathie, thrombocytopénie | |
| Troubles cardiaques | palpitations, œdème périphérique, tachycardie | |
| Troubles de l’oreille et de la cochlée | vertige, otalgie, acouphène | |
| Troubles endocriniens | hyperthyroïdie | |
| Troubles oculaires | vue brouillée, xérophtalmie, inflammation oculaire, douleur oculaire | |
| Troubles gastro-intestinaux | ulcérations buccales, flatulence, saignements des gencives, stomatite, constipation, dysphagie, glossite | chéilite |
| Troubles généraux et anomalies au site d’administration | léthargie, douleur thoracique, bouffées de chaleur, soif, syndrome pseudogrippal | |
| Infections et infestations | herpès simplex, infections des voies respiratoires supérieures, bronchite, candidose orale | grippe, pneumonie |
| Blessure et empoisonnement | abus de substances | |
| Troubles métaboliques et nutritionnels | déshydratation | hyperlactacidémie / acidose lactique |
Troubles de l’appareil locomoteur, du tissu conjonctif et des os | crampes musculaires, douleur à la nuque, douleur musculo-squelettique, douleur osseuse, arthrite, faiblesse musculaire | |
| Troubles neurologiques | altération du goût, faiblesse, paresthésie, hypoesthésie, tremblements, migraine, somnolence, hyperesthésie, cauchemars, syncope | |
| Troubles psychiatriques | agressivité, idées suicidaires, confusion | labilité de l’affect, apathie |
| Troubles rénaux et urinaires | chromaturie | |
| Troubles de l’appareil reproducteur et des seins | impuissance | |
| Troubles respiratoires, thoraciques et médiastinaux | mal de gorge, douleur laryngopharyngée, épistaxis, rhinopharyngite, congestion sinusale, rhinite, congestion nasale | |
| Troubles cutanés et sous-cutanés | eczéma, sueurs nocturnes, psoriasis, réaction de photosensibilité, urticaire, troubles cutanés | lipodystrophie acquise |
| Troubles vasculaires | bouffées vasomotrices, hypertension |
À l’instar d’autres interférons, des cas de isolés à rares (< 1 %) des réactions indésirables graves suivantes ont été signalés chez les patients recevant PEGASYS en monothérapie ou l’association PEGASYS RBV lors des essais cliniques :
Troubles de la circulation sanguine et du système lymphatique : purpura thrombopénique thrombotique
Troubles cardiaques : arythmie, fibrillation auriculaire, péricardite
Troubles oculaires : ulcère cornéen
Troubles gastro-intestinaux : ulcère gastroduodénal, saignements gastro-intestinaux, pancréatite, distension abdominale
Troubles immunitaires : phénomène auto-immun (p. ex., purpura thrombopénique idiopathique, thyroïdite, psoriasis, arthrite rhumatoïde, lupus érythémateux aigu disséminé), sarcoïdose Infections et infestations : infection cutanée, otite externe, endocardite
Troubles hépato-biliaires : dysfonctionnement hépatique, stéatose hépatique, cholangite, néoplasme hépatique malin
Troubles neurologiques : myosite, neuropathie périphérique*, coma
Troubles psychiatriques : suicide, crise de panique, trouble psychotique, hallucination Troubles respiratoires, thoraciques et médiastinaux : pneumonite interstitielle avec issue fatale, embolie pulmonaire
Troubles vasculaires : hémorragie cérébrale
Dans de rares cas, les interférons alpha, y compris PEGASYS en monothérapie ou PEGASYS RBV, peuvent être associés à une pancytopénie, et de très rares cas d’anémie aplastique ont aussi été signalés.
Des cas de rares à très rares de troubles auditifs (surdité) ont été signalés.
* Dans le protocole NR15961(VIH-VHC), la fréquence signalée était de 2 % dans le groupe recevant PEGASYS en monothérapie.
Enfants atteints d’hépatite C chronique
Lors d’une étude clinique, on a observé un retard dans la croissance staturo-pondérale de sujets pédiatriques traités par l’association PEGASYS-ribavirine par rapport à leur état initial après 48 semaines de traitement. Les scores z pour la taille et le poids en fonction de l’âge avaient diminué pendant le traitement, ainsi que leurs rangs centiles sur la courbe normale. Toutefois, à la fin des 2 ans de suivi après le traitement, la plupart des sujets avaient retrouvé leur percentile initial par rapport à la normale des courbes de croissance staturo-pondérale (le percentile moyen du poids selon l’âge était de 64 % au départ et de 60 % après 2 ans de suivi post-thérapeutique, tandis que le percentile moyen de la taille était de 54 % au départ et de 56 % après 2 ans de suivi post-thérapeutique). À la fin du traitement, 43 % (23 sur
- 53) des sujets ont vu le percentile de leur poids baisser de 15 centiles ou plus, tandis que le percentile de la taille de 25 % (13 sur 53) des sujets avait baissé de 15 centiles ou plus par rapport à la normale des courbes de croissance staturo-pondérale. Deux ans après le traitement, 16 % (6 sur 38) des sujets conservaient un décalage de 15 centiles ou plus pour leur poids par rapport à leur courbe pondérale initiale, tandis que 11 % (4 sur 38) d’entre eux conservaient un décalage de 15 centiles ou plus pour leur taille par rapport à leur courbe de croissance initiale.
Parmi les sujets ayant terminé l’étude originale, 55 % (21 sur 38) ont été inscrits au suivi à long terme d’une durée maximale de six ans après le traitement. L’étude a démontré que le rétablissement de la croissance deux ans après le traitement se maintenait six ans après le traitement. Parmi les quatre sujets qui étaient plus de 15 percentiles sous leur courbe de taille initiale deux ans après le traitement, deux ont participé à l’étude de suivi à long terme. Six ans après le traitement, un sujet (n = 1) était revenu à un percentile de taille comparable à son percentile initial et un facteur causatif non lié au traitement avait été déterminé chez l’autre (n = 1). Les données à plus long terme disponibles sur les sujets qui ont été suivis pendant un maximum de six ans après le traitement sont trop limitées pour déterminer le risque de taille adulte réduite chez cetains patients. L’innocuité et l’efficacité n’ont pas été établies chez les patients de moins de 18 ans (voir INDICATIONS ET USAGE CLINIQUE et Populations particulières, Enfants).
Anomalies dans les résultats hématologiques et biochimiques
Hématologie
Comme d’autres traitements par interféron, le traitement d’association par PEGASYS RBV et par PEGASYS en monothérapie a été associé à une diminution des valeurs hématologiques. Celles-ci se sont généralement améliorées après modification de la dose et étaient revenues aux valeurs préthérapeutiques 4 à 8 semaines après l’arrêt du traitement (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Bien que les effets toxiques hématologiques (neutropénie, thrombocytopénie et anémie) se soient produits plus fréquemment chez les patients co-infectés par le VIH et le VHC, dans la majorité des cas, ils se sont améliorés après une modification de la dose et l’administration de facteurs de croissance. Ils ont rarement exigé l’arrêt prématuré du traitement.
Hémoglobine : Le traitement de l’hépatite C par PEGASYS en monothérapie a été associé à de légères baisses graduelles des taux d’hémoglobine et de l’hématocrite. Moins de 1 % de l’ensemble des sujets traités par PEGASYS, y compris ceux qui présentaient une cirrhose, a nécessité un ajustement posologique à cause d’une anémie (hémoglobine < 100 g/L). Aucun patient recevant l’interféron alfa-2a n’a eu besoin d’une modification de la dose en raison d’une anémie liée à une baisse des taux d’hémoglobine. L’anémie hémolytique est l’effet toxique le plus important du traitement par ribavirine. Une anémie (hémoglobine < 100 g/L) a été observée chez 13 % des patients traités par PEGASYS RBV dans le cadre d’essais cliniques. La baisse du taux d’hémoglobine a atteint son maximum au cours des 8 premières semaines de traitement par ribavirine (voir POSOLOGIE ET ADMINISTRATION : Ajustement posologique).
Environ 10 % des patients sous traitement d’association par PEGASYS RBV ont dû modifier leur dose de COPEGUS à cause d’une anémie. Les patients recevant 800 mg de COPEGUS pendant 24 semaines ont présenté la fréquence la plus faible de diminution des taux d’hémoglobine au-dessous de 100 g/L, et aucun d’eux n’a eu un taux d’hémoglobine < 85 g/L.
L’anémie (hémoglobine < 100 g/L) a été signalée chez respectivement 8 % et 14 % des patients co-infectés par le VIH et le VHC traités par PEGASYS en monothérapie ou par l’association PEGASYS RBV.
Globules blancs : Le traitement de l’hépatite C chronique par PEGASYS a entraîné une diminution à la fois de la numération érythrocytaire et du NAN. Le NAN a baissé temporairement en deçà de 0,5 × 10⁹/L à un moment donné en cours de traitement chez environ 4 % des patients sous PEGASYS en monothérapie et approximativement 5 % des patients sous PEGASYS RBV.
On a relevé des baisses du NAN à des niveaux inférieurs à 0,5 × 10⁹/L chez respectivement 13 % et 11 % des patients co-infectés par le VIH et le VHC recevant PEGASYS en monothérapie ou l’association PEGASYS RBV.
Numération plaquettaire : Le traitement par PEGASYS a été associé à une diminution du nombre de plaquettes. Dans les essais cliniques sur l’hépatite C chronique, on a trouvé des numérations plaquettaires inférieures à 50 × 109/L chez à peu près 5 % des patients. La plupart d’entre eux étaient cirrhotiques au départ ou présentaient une numération plaquettaire initiale aussi faible que 75 × 109/L.
Tableau 2
Interféron alfa-2b (3 MUI) + ribavirine (1000 ou 1200 mg); 48 sem. | Peginterféron alfa- 2a (180 μg) + ribavirine (1000 ou 1200 mg); 48 sem. | Peginterféron alfa-2a (180 μg) + ribavirine (800 mg); 24 sem. | |
n = 443a % | n = 887 b % | n = 207c % | |
| Taux d’hémoglobine (< 100 g/L) | 10,8 | 13 | 3,4 |
| NAN (< 0,5 x 10⁹/L) | 1,1 | 5 | 3,4 |
| Nombre de plaquettes (< 50 × 109/L) | 0,2 | 5 | 3,9 |
a Données de l’étude 1; b Données groupées des études 1 et 2; c Données de l’étude 2
On a relevé des numérations plaquettaires inférieures à 50 × 109/L chez respectivement 10 % et 8 % des patients co-infectés par le VIH et le VHC recevant PEGASYS en monothérapie et l’association PEGASYS RBV.
Chimie clinique
Fonction thyroïdienne : Les traitements par PEGASYS ont été associés à des résultats anormaux du bilan thyroïdien qui étaient d’importance clinique et qui ont nécessité une intervention clinique (voir MISES EN GARDE ET PRÉCAUTIONS : Surveillance et épreuves de laboratoire). Les fréquences notées avec PEGASYS étaient semblables à celles observées avec d’autres interférons.
Triglycérides : On a observé une augmentation des taux de triglycérides chez les patients traités par interféron alpha, y compris PEGASYS.
Voir la monographie de PEGASYS pour une liste complète des effets indésirables du traitement par PEGASYS en monothérapie.
Réactions indésirables observées après la commercialisation du médicament
Au cours de la période post-commercialisation, un érythème polymorphe, un syndrome de Stevens-Johnson, une nécrolyse épidermique toxique, une aplasie érythrocytaire pure et des idées d’homicide ont été signalés, quoique très rarement, pendant le traitement d’association par PEGASYS RBV.
De rares cas de déshydratation ont été signalés pendant le traitement d’association par PEGASYS RBV.
À l’instar d’autres interférons, un décollement séreux de la rétine a été signalé pendant le traitement d’association par PEGASYS RBV.
À l’instar d’autres interférons alpha, des rejets de greffe hépatique ou rénale ont été signalés avec PEGASYS, administré seul ou en association avec COPEGUS.
Les réactions indésirables signalées après la commercialisation du médicament sont la
pigmentation de la langue et les crises épileptiques.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Avant d’utiliser PEGASYS RBV en association avec d’autres antiviraux anti-VHC dont l’administration est autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Aucune interaction pharmacocinétique entre PEGASYS (peginterféron alfa-2a) et COPEGUS (ribavirine) n’a été observée dans les essais cliniques sur le VHC au cours desquels PEGASYS était administré en association avec la ribavirine.
PEGASYS : Le traitement par 180 µg de PEGASYS une fois par semaine pendant 4 semaines n’a pas modifié la pharmacocinétique du tolbutamide (CYP 2C9), de la méphénytoïne (CYP 2C19), de la débrisoquine (CYP 2D6) et de la dapsone (CYP 3A4) chez des sujets masculins sains.
COPEGUS : Les résultats d’études menées in vitro avec des préparations de microsomes hépatiques d’humains et de rats ont indiqué que le métabolisme de la ribavirine n’était pas médié par les enzymes du cytochrome P450. La ribavirine n’inhibe pas ces enzymes. Aucun signe d’induction enzymatique hépatique n’est apparu durant les études de toxicité. Des interactions mettant en jeu les enzymes du cytochrome P450 sont donc peu probables.
La biodisponibilité d’une dose de 600 mg de ribavirine a été réduite par la coadministration d’un antiacide contenant du magnésium, de l’aluminium et de la méthicone; l’ASCtf a diminué de 14 %. La réduction de biodisponibilité constatée dans cette étude était peut-être due au retard du transit de la ribavirine ou à une modification du pH. Cette interaction n’est pas considérée comme cliniquement pertinente.
La possibilité d’une interaction peut persister pendant 2 mois (5 demi-vies de la ribavirine) après l’arrêt du traitement par ribavirine en raison de sa longue demi-vie.
Interactions médicament-médicament
Tableau 3 Interactions médicament-médicament établies ou possibles
| Nom propre | Ref | Effet | Commentaire clinique |
Peginterféron alfa-2a et méthadone | EC | Dans une étude pharmacocinétique menée auprès de 24 patients porteurs du VHC recevant en concomitance un traitement d’entretien par la méthadone (dose médiane de 95 mg; gamme de 30 mg à 150 mg), le traitement par PEGASYS à raison de 180 μg s.c. 1 fois/sem. pendant 4 sem. a été associé à une augmentation des taux moyens de méthadone de 10 % à 15 % par rapport aux valeurs initiales | On ne connaît pas l’importance clinique de cette constatation; toutefois, il faut surveiller chez les patients la présence de signes et symptômes de toxicité liée à la méthadone. |
| Peginterféron alfa-2a | T | PEGASYS est un léger inhibiteur du CYP 1A2 puisqu’une augmentation de 25 % de l’ASC de | Les patients qui prennent de la théophylline en même temps que |
| et théophylline | la théophylline a été observée dans la même étude. Des effets semblables sur la pharmacocinétique de la théophylline ont été constatés après un traitement par des interférons alpha standard. Il a été mis en évidence que les interférons alpha modifient le métabolisme oxydatif de certains médicaments en diminuant l’activité des enzymes microsomiques hépatiques du cytochrome P450 | PEGASYS doivent faire l’objet d’une surveillance de la concentration sanguine de théophylline et d’un ajustement de la posologie de ce médicament. | |
| Ribavirine et didanosine | EC | La ribavirine a potentialisé l’effet antirétroviral de la didanosine (ddI) in vitro et chez des animaux en augmentant la formation de l’anabolite triphosphate (ddATP) actif. Cette observation a soulevé la possibilité que l’administration concomitante de ribavirine et de ddI puisse accroître le risque de réactions indésirables à la ddI (comme la neuropathie périphérique, la pancréatite et la stéatose hépatique accompagnée d’acidose lactique). Même si l’importance clinique de ces constatations est inconnue, une étude sur l’emploi concomitant de ribavirine et de ddI chez des patients porteurs du VIH n’a pas permis d’observer une réduction accrue de la virémie ou une augmentation des réactions indésirables. La pharmacocinétique plasmatique de la ddI n’a pas été nettement modifiée par l’administration de ribavirine dans cette étude, mais les taux intracellulaires de ddATP n’ont pas été mesurés. L’exposition à la didanosine ou à son métabolite actif (didésoxyadénosine 5’-triphosphate) est accrue lorsque la didanosine est administrée en concomitance avec la ribavirine. | La coadministration de ribavirine et de didanosine n’est pas recommandée. Des cas d’insuffisance hépatique fatale ainsi que de neuropathie périphérique et d’hyperlactatémie / acidose lactique symptomatique ont été signalés. |
| Ribavirine et lamivudine, zidovudine, stavudine | T EC | Il a été démontré in vitro que la ribavirine inhibe la phosphorylation de la zidovudine et de la stavudine. On ignore la pertinence clinique de ces constatations in vitro, mais elles soulèvent la possibilité qu’un traitement concomitant par ribavirine et zidovudine ou stavudine puisse entraîner une augmentation du taux plasmatique du VIH. Aucun signe d’interaction médicamenteuse n’a été observé chez 47 patients co-infectés par le VIH et le VHC ayant terminé une sous-étude pharmacocinétique d’une durée de 12 semaines évaluant l’effet de la ribavirine sur la phosphorylation intracellulaire de certains inhibiteurs nucléosidiques de la transcriptase inverse (lamivudine, zidovudine ou stavudine). | Il est recommandé de surveiller de près les taux plasmatiques d’ARN du VIH chez les patients traités simultanément par ribavirine et l’un ou l’autre de ces deux agents. Si les taux d’ARN du VIH augmentent, il y a lieu de réévaluer l’administration concomitante de ribavirine et d’un inhibiteur de la transcriptase inverse. L’exposition plasmatique de la ribavirine n’a pas semblé être influencée par l’administration concomitante d’INTI. |
Légende : EC = essai clinique; T = théorique
Peginterféron alfa-2a et telbivudine
Une étude clinique pilote sur l’hépatite B, non commanditée par Roche et évaluant l’association de telbivudine (600 mg/jour) et d’interféron alfa-2a pégylé (180 microgrammes/semaine par voie sous-cutanée) a montré que ce traitement était associé à un risque accru de neuropathie périphérique grave, à une fréquence de 10 %. La présence d’un risque accru ne peut être écartée en cas de traitement d’association avec d’autres interférons (pégylés ou standards). Le bienfait de la telbivudine en association
avec l’interféron alfa (pégylé ou standard) n’a pas été établi chez les patients. Il n’est donc pas recommandé d’administrer la telbivudine en association avec PEGASYS.
Azathioprine
La ribarivine ayant un effet inhibiteur sur l’inosine monophosphate déhydrogénase, elle peut interférer avec le métabolisme de l’azathioprine, ce qui pourrait entraîner une accumulation de 6-méthylthioinosine monophosphate (6-MTIMP), laquelle a été associée à une myélotoxicité chez les patients traités par l’azathioprine.
Dans les cas individuels où le bienfait de l’administration concomitante de ribavirine et d’azathioprine justifie le risque potentiel, il est recommandé d’exercer une surveillance hématologique étroite au cours de l’administration concomitante de l’azathioprine afin de déceler l’apparition de signes de myélotoxicité, dans quel cas le traitement par ces médicaments devra être arrêté (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie).
Interactions médicament-plante médicinale
Des symptômes pulmonaires sont apparus plus fréquemment lorsque les patients prenaient du sho-saiko-to, plante médicinale chinoise aussi connue sous le nom de Xiao-Chai-Hu, pendant leur traitement par interféron alfa-2a. Les patients traités par interféron doivent s’abstenir d’utiliser cette plante médicinale.
Interactions avec les épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Avant d’utiliser PEGASYS RBV en association avec d’autres antiviraux anti-VHC dont l’administration est autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments, afin de connaître les directives particulières concernant leur posologie et leur administration.
Considérations posologiques
La substitution par tout autre produit médicinal biologique exige le consentement du médecin prescripteur.
Le traitement doit être individualisé en fonction des caractéristiques de la maladie au départ, de la réponse au traitement et de sa tolérabilité.
L’auto-injecteur étant conçu pour administrer tout le contenu, il ne devrait être utilisé que chez les patients qui ont besoin d’une dose complète. Si la dose nécessaire ne peut être administrée à l’aide d’un auto-injecteur, il faut utiliser des seringues préremplies ou des flacons pour administrer la dose nécessaire.
Dose recommandée et ajustement posologique
Dose recommandée
Hépatite C chronique – mono-infection
Tableau 4a Recommandations posologiques pour PEGASYS RBV
(peginterféron alfa-2a et ribavirine)
| Génotype | Dose de PEGASYS | Dose de COPEGUS (à prendre avec de la nourriture) | Durée |
| Génotype 1, 4 | 180 μg | < 75 kg = 1000 mg ≥ 75 kg = 1200 mg | 48 sem. 48 sem. |
| Génotype 2, 3 | 180 μg | 800 mg (quel que soit le poids) | 24 sem. |
PEGASYS (peginterféron alfa-2a)
La posologie recommandée de PEGASYS est de 180 µg par injection sous-cutanée dans l’abdomen ou la cuisse, une fois par semaine pendant 48 semaines pour les patients porteurs du génotype 1 ou 4 et pendant 24 semaines pour ceux qui sont porteurs du génotype 2 ou 3.
Chez les patients qui n’ont jamais été traités par l’interféron alfa-2a, la durée recommandée du traitement par PEGASYS RBV est de 24 à 48 semaines (voir tableau 4). La durée du traitement doit être individualisée en fonction des caractéristiques de la maladie au départ, de la réponse au traitement et de sa tolérabilité.
On recommande une durée de traitement de 24 semaines si le patient est porteur du génotype 2 ou 3 et de 48 semaines s’il est porteur du génotype 1 ou 4.
COPEGUS (ribavirine)
La dose quotidienne de COPEGUS est de 1000 mg à 1200 mg pendant 48 semaines pour les patients porteurs du génotype 1 ou 4 et de 800 mg pendant 24 semaines pour ceux qui sont porteurs du génotype 2 ou 3. La dose quotidienne est administrée par voie orale en deux doses fractionnées. Elle doit être individualisée en fonction des caractéristiques de la maladie au départ (p. ex., génotype), de la réponse au traitement et de sa tolérabilité (voir tableau 4a). Comme les sujets des essais cliniques pivots devaient prendre COPEGUS avec de la nourriture, il est conseillé de prendre COPEGUS avec de la nourriture.
Co-infection par le VIH et le VHC
Tableau 4 b Recommandations posologiques pour PEGASYS RBV
| Génotype | Dose de PEGASYS | Dose de COPEGUS (à prendre avec de la nourriture) | Durée |
| Génotype 1, 2, 3 ou 4 | 180 μg | 800 mg (quel que soit le poids) | 48 semaines |
La posologie recommandée pour PEGASYS en association avec 800 mg/jour de COPEGUS est de 180 µg une fois par semaine pendant 48 semaines, par injection sous-cutanée, quel que soit le génotype. L’efficacité et l’innocuité du traitement d’association avec des doses de COPEGUS supérieures à 800 mg/jour ou d’une durée de traitement inférieure à 48 semaines n’ont pas été évaluées.
Prévisibilité précoce de la réponse
Il faut évaluer la réponse virologique après 12 semaines de traitement. L’arrêt du traitement est à envisager si un patient atteint d’hépatite C (y compris une co-infection par le VIH et le VHC) n’a
pas obtenu à ce moment une clairance virale ou une réduction de l’ARN du VHC par rapport aux valeurs initiales d’au moins 99 % (voir ESSAIS CLINIQUES).
Ajustement posologique
PEGASYS :
Règle générale : La survenue de réactions indésirables (cliniques ou biologiques) modérées ou sévères commande une réduction de la dose. En règle générale, un ajustement initial à 135 μg sera suffisant, mais, dans certains cas, il faudra réduire la dose jusqu’à 90 µg. Après atténuation de la réaction indésirable, on pourra envisager de revenir progressivement à la dose originale (voir MISES EN GARDE ET PRÉCAUTIONS et RÉACTIONS INDÉSIRABLES).
Hématologie : Il est recommandé de porter la dose de PEGASYS à 135 μg si le NAN est inférieur à 0,75 × 10⁹/L. Si le NAN chute en deçà de 0,5 × 10⁹/L, on interrompra le traitement jusqu’à ce que le NAN ait remonté à plus de 1,0 × 10⁹/L. On reprendra ensuite le traitement à la dose de 90 μg et on surveillera le NAN.
Il est recommandé de réduire la dose de PEGASYS à 90 μg si la numération plaquettaire est inférieure à 50 × 109/L et de cesser le traitement si elle descend au-dessous de 25 × 109/L.
COPEGUS :
Tableau 5 Ajustement posologique recommandé pour COPEGUS en cas d’anémie attribuable au traitement
| Paramètre biologique | Réduire la dose de COPEGUS à 600 mg/jour* seulement si : | Cesser COPEGUS si** : |
| Hémoglobine (patients sans maladie cardiaque) | < 100 g/L | < 85 g/L |
| Hémoglobine (patients ayant des antécédents de maladie cardiaque stable) | Diminution > 20 g/L durant une période quelconque de 4 semaines de traitement (réduction définitive de la dose) | < 120 g/L après 4 semaines à dose réduite |
* Les patients dont la dose de COPEGUS est réduite à 600 mg/jour prennent un comprimé à 200 mg le matin et deux comprimés à 200 mg le soir. ** Si l’anomalie est corrigée, COPEGUS peut être réadministré à raison de 600 mg/jour, puis à raison de 800 mg/jour selon l’appréciation du médecin traitant, mais il est déconseillé d’augmenter davantage la dose.
En cas d’intolérance à COPEGUS, le traitement par PEGASYS en monothérapie peut être maintenu.
Fonction hépatique
PEGASYS : Les anomalies des résultats des épreuves fonctionnelles hépatiques fluctuent souvent chez les personnes atteintes d’hépatite chronique. Toutefois, à l’instar d’autres interférons alpha, PEGASYS a occasionné une hausse du taux d’ALT par rapport à la valeur de base chez certains patients, y compris des patients affichant une réponse virologique.
En présence d’une élévation progressive de l’ALT, la dose doit être réduite à 90 μg. Si la hausse du taux d’ALT s’accentue malgré une réduction de la dose ou s’accompagne d’une augmentation de la bilirubinémie ou de signes de décompensation hépatique, il y a lieu de mettre fin au traitement.
Dépression
PEGASYS RBV doit être employé avec une extrême prudence chez les patients ayant des antécédents de dépression, et les médecins doivent rechercher des signes de dépression chez tous les patients. En présence d’une dépression légère, aucun ajustement posologique n’est nécessaire. En présence d’une dépression modérée, on recommande de commencer par réduire la dose à 135 μg, mais une réduction de la dose à 90 μg pourrait être nécessaire. Les patients doivent être surveillés de près. Il incombe au médecin de déterminer la fréquence et la nature de la surveillance selon son jugement clinique. Si des symptômes sévères persistent, il faut mettre fin au traitement et consulter un psychiatre (voir MISES EN GARDE ET PRÉCAUTIONS).
Populations particulières
Personnes âgées
PEGASYS : D’après les données de pharmacocinétique, de pharmacodynamie, de tolérance et d’innocuité tirées des essais cliniques, aucun ajustement posologique particulier n’est nécessaire chez les patients âgés qui ont une fonction rénale normale.
COPEGUS : L’âge ne semble pas exercer un effet notable sur la pharmacocinétique de la ribavirine. Toutefois, quel que soit l’âge, la fonction rénale doit être évaluée avant l’administration de COPEGUS.
Insuffisance hépatique
Il a été montré que PEGASYS RBV était efficace et sans danger chez les patients présentant une cirrhose compensée (p. ex., classe A de Child-Pugh). Le traitement par PEGASYS RBV en présence d’une affection hépatique décompensée n’a pas fait l’objet d’études (p.ex., classe B ou C de Child-Pugh ou hémorragie de varices œsophagiennes) (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
La classification de Child-Pugh répartit les patients en trois classes, A, B ou C (c’est-à-dire troubles hépatiques légers, modérés ou graves), qui correspondent respectivement à un score compris entre 5 et 6, 7 et 9 ou 10 et 15.
Tableau 6 Évaluation modifiée
| Évaluation | Degré d’anomalie | Score |
| Encéphalopathie | Aucune Grade 1-2 Grade 3-4* | 1 2 3 |
| Ascite | Aucune Légère Modérée | 1 2 3 |
Bilirubine sérique (mg/dL) (unité SI = μmol/L) | < 2 2-3 > 3 < 34 34-51 > 51 | 1 2 3 1 2 3 |
| Albumine sérique (g/L) | > 35 35-28 < 28 | 1 2 3 |
| Évaluation | Degré d’anomalie | Score |
| RIN | < 1,7 1,7-2,3 > 2,3 | 1 2 3 |
Classification selon Trey, Burns et Saunders (1966)
COPEGUS : La fonction hépatique ne semble pas modifier la pharmacocinétique de la ribavirine. Il n’est donc pas nécessaire d’adapter la posologie de COPEGUS chez l’insuffisant hépatique.
Insuffisance rénale
PEGASYS : La dose initiale recommandée de PEGASYS (180 μg une fois par semaine) n’a pas besoin d’être modifiée lorsque la clairance de la créatinine dépasse 0,33 mL/sec. Il faut surveiller de près l’apparition de signes ou de symptômes de toxicité par l’interféron chez les patients qui présentent une insuffisance rénale.
En présence d’une insuffisance rénale terminale nécessitant une hémodialyse, une dose initiale de 135 μg doit être utilisée. Quels que soient la dose initiale et le degré d’insuffisance rénale, il faut surveiller les patients au cours du traitement et réduire leur dose de PEGASYS de manière appropriée si une réaction indésirable apparaît.
COPEGUS : La pharmacocinétique de la ribavirine est modifiée en présence d’insuffisance rénale, en raison d’une diminution de la clairance apparente. Il est donc recommandé d’évaluer la fonction rénale de tous les patients avant d’administrer COPEGUS, de préférence en estimant la clairance de la créatinine. À la posologie recommandée, des augmentations substantielles des concentrations plasmatiques de ribavirine sont observées chez les patients dont la créatininémie est > 177 μmol/L ou dont la clairance de la créatinine est < 0,83 mL/sec. Étant donné le peu de données sur l’innocuité et l’efficacité de COPEGUS chez ces patients, l’arrêt du traitement doit être envisagé si des manifestations indésirables surviennent (voir MISES EN GARDE ET PRÉCAUTIONS et ACTION ET PHARMACOLOGIE : Pharmacocinétique de PEGASYS RBV dans les populations particulières).
Dose oubliée
PEGASYS : Si un patient oublie de prendre une dose de PEGASYS et s’il s’en rend compte au cours des deux jours suivants, la dose oubliée de PEGASYS doit être administrée le plus tôt possible. La dose suivante de PEGASYS doit être administrée à la date prévue. Si plus de deux jours se sont écoulés, le schéma posologique doit être basé sur le jugement clinique du médecin.
COPEGUS : Si un patient oublie de prendre une dose de COPEGUS et s’il s’en rend compte la même journée, il doit prendre la dose oubliée le plus tôt possible. Si toute une journée s’est écoulée, la prise de la dose suivante doit être basée sur le jugement clinique du médecin. Il ne faut pas doubler la dose.
Administration
PEGASYS est administré une fois par semaine par injection sous-cutanée dans l’abdomen ou la cuisse (voir POSOLOGIE ET ADMINISTRATION). La solution doit faire l’objet d’un examen visuel avant l’administration. Ne pas utiliser la solution si elle contient des particules ou si elle a changé de couleur.
COPEGUS est administré par voie orale en deux doses fractionnées. Étant donné que les sujets des essais cliniques pivots devaient prendre COPEGUS avec de la nourriture, on recommande aux patients de faire de même (voir POSOLOGIE ET ADMINISTRATION).
SURDOSAGE
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Il existe peu d’expérience de surdosage avec PEGASYS (peginterféron alfa-2a). La plus forte dose reçue par un patient était de 7 fois la dose prévue, soit 180 µg par jour pendant 7 jours. Aucune réaction grave n’a été imputée aux surdosages. Des sujets atteints de cancer ont reçu jusqu’à 630 µg de PEGASYS par semaine. Les effets toxiques limitant la dose étaient la fatigue, l’élévation des enzymes hépatiques, la neutropénie et la thrombopénie. Il n’existe pas d’antidote spécifique de PEGASYS. L’hémodialyse et la dialyse péritonéale ne sont pas efficaces.
Aucun surdosage de COPEGUS (ribavirine) n’a été rapporté pendant les essais cliniques. La ribavirine est généralement entièrement absorbée au bout d’une heure. On a observé des cas d’hypocalcémie et d’hypomagnésie chez des sujets auxquels on avait administré des doses plus de quatre fois supérieures aux doses maximales recommandées. Dans bon nombre de ces cas, la ribavirine avait été administrée par voie intraveineuse. Un surdosage de ribavirine devrait donner lieu à des mesures de soutien générales, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient. Il n’existe pas d’antidote spécifique de la ribavirine. L’hémodialyse ne change pratiquement pas la concentration de ribavirine.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Mode d’action
PEGASYS : Le peginterféron alfa-2a est doté des activités antivirale et antiproliférative in vitro qui sont caractéristiques de l’interféron alfa-2a. Les interférons se lient à des récepteurs spécifiques à la surface des cellules et déclenchent une voie complexe de signalisation intracellulaire et l’activation rapide de la transcription génique. Les gènes stimulés par les interférons modulent de nombreux effets biologiques, notamment l’inhibition de la réplication virale dans les cellules infectées, l’inhibition de la prolifération cellulaire et l’immunomodulation. La pertinence clinique de ces actions in vitro est inconnue.
COPEGUS : Le mécanisme par lequel la ribavirine en association avec le peginterféron alfa-2a exerce ses effets contre le virus de l’hépatite C (VHC) est inconnu, mais il fait probablement intervenir des activités immunomodulatrice et antivirale directes. L’inhibition de la réplication de l’ARN subgénomique du VHC qui a été observée dans des cellules hépatiques humaines avec l’association de PEGASYS et de ribavirine est plus qu’additive.
Pharmacodynamie de PEGASYS
Les taux d’ARN du VHC baissent en deux phases chez les sujets répondeurs atteints d’hépatite C, accompagnée ou non de cirrhose compensée, traités par 180 µg de PEGASYS. La première phase de déclin survient dans les 24 à 36 heures suivant la première dose de PEGASYS et la deuxième phase de déclin se produit au cours des 4 à 16 semaines suivantes chez les patients qui atteignent une réponse soutenue. Le traitement à raison de 180 µg de PEGASYS par semaine accentue la clairance de virions et améliore la réponse virologique à la fin du traitement comparativement au traitement par l’interféron alfa-2a.
PEGASYS stimule la production de protéines effectrices telles que la néoptérine sérique et la 2’,5’-oligoadénylate synthétase (2’,5’-OAS), élève la température corporelle et cause une diminution réversible des numérations leucocytaire et plaquettaire. La stimulation de la 2’,5’-OAS est maximale après des doses uniques de 135 à 180 µg de PEGASYS et reste maximale pendant tout l’intervalle posologique d’une semaine. L’ampleur et la durée de l’activité de la 2’,5’-OAS induite par PEGASYS chez les sujets de plus de 62 ans et les sujets atteints d’insuffisance rénale importante (clairance de la créatinine entre 0,33 et 0,67 mL/sec) ont été inférieures à celles observées chez les sujets sains. La corrélation entre la pharmacologie in vitro et in vivo et les effets pharmacodynamiques et cliniques est inconnue.
Pharmacocinétique
PEGASYS : La structure de la fraction PEG influe directement sur la pharmacologie clinique de PEGASYS. Plus précisément, la taille, la ramification et le lieu d’accrochage de la fraction PEG de 40 kDa contribuent à déterminer les caractéristiques d’absorption, de distribution et d’élimination de PEGASYS. La pharmacocinétique de PEGASYS a fait l’objet d’étude chez des volontaires sains et chez des patients infectés par le virus de l’hépatite C (VHC).
Absorption : PEGASYS est absorbé de façon soutenue et le pic sérique est atteint 72 à 96 heures après son administration. Des concentrations sériques mesurables apparaissent en l’espace de 3 à 6 heures après une dose unique. On observe des augmentations proportionnelles à la dose de l’ASC et de la Cmax chez les patients recevant des doses hebdomadaires de PEGASYS. La biodisponibilité absolue de PEGASYS suivant l’administration sous-cutanée abdominale est de 84 %, avoisinant celle de l’interféron alfa-2a.
Distribution : Le volume de distribution après injection intraveineuse, qui est de 6 à 14 litres à l’état d’équilibre, semble indiquer la présence du médicament surtout dans la circulation sanguine et le liquide extracellulaire.
Métabolisme : Le profil métabolique de PEGASYS n’est pas entièrement caractérisé.
Clairance : La clairance générale de PEGASYS est d’environ 100 mL/h, soit cent fois moins que celle de l’interféron alfa-2a. Après une injection intraveineuse, la demi-vie terminale de PEGASYS chez les sujets sains est d’environ 60 heures, comparativement à 3 ou 4 heures avec l’interféron standard. La demi-vie terminale après l’administration sous-cutanée est plus longue (84 à 353 heures), la moyenne étant de 160 heures. La demi-vie terminale après l’administration sous-cutanée pourrait refléter l’absorption soutenue de PEGASYS et non l’élimination du médicament.
Les reins éliminent moins de 10 % de la dose sous forme intacte de peginterféron alfa-2a. Le reste est dégradé par biotransformation.
Les concentrations sanguines de peginterféron alfa-2a atteignent leur état d’équilibre en l’espace de 5 à 8 semaines avec une dose par semaine. Une fois l’état d’équilibre atteint, il n’y a pas d’accumulation de peginterféron alfa-2a dans l’organisme. Le rapport du pic au creux après 48 semaines de traitement est d’environ 1,5 à 2,0. Les concentrations sanguines de peginterféron alfa-2a se maintiennent pendant tout l’intervalle posologique d’une semaine (168 heures) [tableau 7 et figure 1].
Tableau 7 Paramètres pharmacocinétiques de PEGASYS suivant une dose unique et des doses multiples de 180 µg
PEGASYS : Paramètre pharmacocinétique | Sujets sains 180 µg, voie s.c. (n = 50) | Sujets atteints d’hépatite C chronique 180 µg, voie s.c. (n = 16) | |
Dose unique Moyenne ± É.-T. [intervalle] | Dose unique Moyenne ± É.-T. [intervalle] | Dose de la 48e semaine Moyenne ± É.-T. [intervalle] | |
| Cmax (ng/mL) | 14 ± 5 [6 à 26] | 15 ± 4 [7 à 23] | 26 ± 9 [10 à 40] |
| Tmax (h) | 92 ± 27 [48 à 168] | 80 ± 28 [23 à 119] | 45 ± 36 [0 à 97] |
| ASC1-168h (ng·h/mL) | 1 725 ± 586 [524 à 3 013] | 1 820 ± 586 [846 à 2 609] | 3 334 ± 994 [1 265 à 4 824] |
| Clairance/F (mL/h) | 94 ± 56 [34 à 337] | 83 ± 50 [33 à 186] | 60 ± 25 [37 à 142] |
| Creux sérique à la 48e semaine (ng/mL) | S. O. | S. O. | 16 ± 6 [4 à 28] |
| Rapport du pic au creux pour la 48e semaine | S. O. | S. O. | 1,7 ± 0,4 [1,1 à 2,5] |
Accumulation (ASCsemaine 48/ASCdose unique | S. O. | S. O. | 2,3 ± 1,0 [1,1 à 4,0] |
Figure 1 Concentrations moyennes de PEGASYS à l’état d’équilibre chez des patients atteints d’hépatite C chronique, suivant l’administration hebdomadaire de 180 µg de peginterféron alfa-2a en traitement association
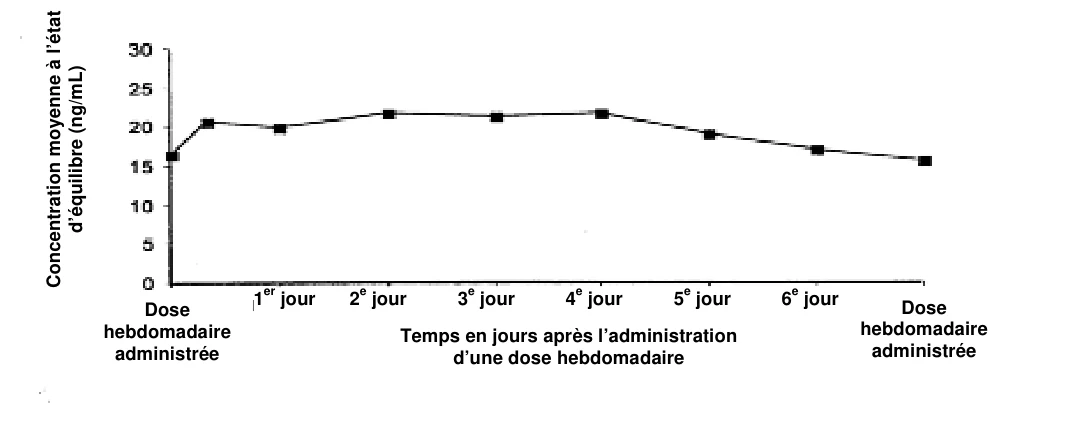
COPEGUS
Absorption : La ribavirine administrée oralement est absorbée rapidement, ses concentrations plasmatiques atteignant leur maximum en 1 à 2 heures. L’ASC0-192h et la Cmax mesurées après l’administration orale d’une seule dose de 600 mg de ribavirine ont varié de 14 à 20 (ng·h/mL) et de 650 à 770 ng/mL respectivement. Les variations interindividuelles étaient élevées, atteignant environ 30 % pour l’ASC0-192h et 40 % pour la Cmax. La plus grande partie de la ribavirine est absorbée puisqu’environ 10 à 15 % d’une dose radiomarquée est excrétée dans les fèces. Sa biodisponibilité absolue varie cependant entre 33 % et 65 %, probablement à cause de l’ampleur du métabolisme de premier passage. La ribavirine est absorbée au niveau du tractus gastro-intestinal par un processus de transport actif, sodium-dépendant de nucléosides. Comme ce
1er jour 2e jour 3e jour 4e jour 5e jour 6e jour
Temps en jours après l’administration
d’une dose hebdomadaire Dose
hebdomadaire
administrée
Dose
hebdomadaire administrée
processus est saturable, la Cmax augmente moins que de façon proportionnelle à la dose pour les doses dépassant 800 mg. L’exposition indiquée par l’ASC0-192h était néanmoins proportionnelle à la dose pour les doses allant jusqu’à 2400 mg.
La biodisponibilité d’une seule dose orale de ribavirine a été augmentée par la prise simultanée d’un repas riche en gras. Son absorption était ralentie (la Tmax étant doublée), et l’ASC0-192h et la Cmax étaient augmentées de 42 % et de 66 % respectivement quand le comprimé pelliculé de ribavirine était pris avec un repas riche en gras plutôt qu’à jeun.
Distribution : La ribavirine se distribue dans toutes les cellules rapidement et dans une grande mesure, d’où le très grand volume de distribution à l’état d’équilibre, environ 850 litres, qui est constaté après administration intraveineuse. Cette distribution est facilitée par le transporteur es de nucléosides qui est indépendant du sodium et qui est présent dans tous les types de cellules; c’est pourquoi la ribavirine s’accumule dans les érythrocytes, les ovules et les spermatozoïdes. La ribavirine est piégée dans une grande mesure dans les érythrocytes, puisque sa concentration est 60 fois plus élevée dans le sang entier que dans le plasma. La ribavirine ne se lie pas aux protéines plasmatiques.
Métabolisme : La ribavirine est métabolisée par deux voies principales :
- une phosphorylation réversible dans les cellules nucléées, donnant lieu à des métabolites mono-, di- et tri-phosphatés et
- une déribosylation et une hydrolyse de la fonction amide qui donne un métabolite carboxyacide triazolé. Le carboxyacide triazolé et le carboxamide triazolé sont les principaux métabolites. Le système enzymatique du cytochrome P450 ne participe pas au métabolisme de la ribavirine.
Élimination : L’excrétion rénale et la biotransformation sont toutes deux des voies d’élimination majeures de la ribavirine chez les humains et les animaux. Sa clairance corporelle totale après administration intraveineuse était d’environ 20 L/h à 25 L/h, dont à peu près 30 % étaient expliqués par la clairance rénale. Chez les humains, environ 61 % de la radioactivité d’une dose orale de 600 mg était éliminée dans l’urine en 336 heures, et la ribavirine inchangée en expliquait 17 %.
En raison de sa grande distribution, la demi-vie terminale d’une seule dose orale ou intraveineuse est de 120 à 170 heures environ. Après plusieurs doses, la demi-vie s’élève jusqu’à 270 à 300 heures. Une grande accumulation de ribavirine a été constatée après plusieurs doses (b.i.d.) de sorte que l’ASC à l’état d’équilibre était six fois plus élevée qu’après une seule dose.
Analyse pharmacocinétique de PEGASYS RBV
Aucune interaction pharmacocinétique entre PEGASYS et COPEGUS n’a été observée lors des essais cliniques durant lesquels PEGASYS était associé à COPEGUS. Les résultats d’une sous-étude pharmacocinétique d’un essai pivot de phase III n’ont pas révélé d’interaction pharmacocinétique entre le peginterféron alfa-2a et la ribavirine.
Populations particulières et états pathologiques
Enfants (< 18 ans)
PEGASYS : La pharmacocinétique de PEGASYS n’a pas été étudiée adéquatement chez les enfants.
COPEGUS : Des évaluations pharmacocinétiques n’ont pas été effectuées chez des enfants.
Personnes âgées
PEGASYS : L’ASC était légèrement plus élevée chez les sujets de plus de 62 ans que chez les sujets plus jeunes (1663 versus 1295 ng·h/mL), mais le pic sérique (9,1 versus 10,3 ng/mL) était semblable dans les deux groupes d’âge (voir POSOLOGIE ET ADMINISTRATION).
COPEGUS : La pharmacocinétique de la ribavirine n’a pas été étudiée en particulier chez des personnes âgées, mais d’après une étude de pharmacocinétique de population qui a été publiée, l’âge n’était pas un facteur clé de la cinétique de la ribavirine; la fonction rénale était le facteur déterminant.
Sexe
PEGASYS : La pharmacocinétique de PEGASYS suivant des injections sous-cutanées uniques a été comparable entre les sujets masculins et féminins sains.
COPEGUS : Aucune différence de pharmacocinétique cliniquement importante n’a été mise en évidence entre les hommes et les femmes par une analyse de pharmacocinétique de population portant sur 3 600 concentrations sériques de ribavirine obtenues de temps en temps auprès de 138 patients.
Race
PEGASYS : Dans une étude pharmacocinétique menée auprès de 40 patients atteints d’hépatite C chronique, aucune différence de nature ethnique n’a été observée dans les paramètres pharmacocinétiques de PEGASYS entre les sujets de race noire (n = 13) et ceux de race blanche (n = 15), ni entre les sujets d’origine hispanique (n = 12) et ceux de race blanche.
COPEGUS : Dans une étude pharmacocinétique menée auprès de 42 patients atteints d’hépatite C chronique, aucune différence cliniquement significative n’a été observée dans les paramètres pharmacocinétiques de la ribavirine entre les patients de race noire (n = 14) et ceux de race blanche (n = 15) ou d’origine hispanique (n = 13).
Insuffisance hépatique
PEGASYS : La pharmacocinétique de PEGASYS était semblable chez les sujets sains et les patients atteints d’hépatite C. Le profil pharmacocinétique était semblable chez les patients atteints de cirrhose accompagnée de maladie hépatique compensée et les patients ne présentant pas de cirrhose.
COPEGUS : La pharmacocinétique de la ribavirine observée après l’administration d’une seule dose à des patients atteints d’une insuffisance hépatique légère, modérée ou sévère était similaire à celle observée chez des sujets témoins sains.
Insuffisance rénale
PEGASYS : L’insuffisance rénale est associée à une diminution de la clairance apparente totale et à une prolongation de la demi-vie. Après l’administration de doses uniques de PEGASYS à des sujets dont la clairance de la créatinine se situe entre 0,33 et 0,67 mL/sec, la moyenne de la clairance apparente totale est inférieure d’environ 30 % à celle des sujets dont la fonction rénale est normale. Les réactions indésirables et les anomalies biologiques survenues au cours de l’étude étaient celles auxquelles on peut s’attendre après l’administration d’un interféron, et leur
fréquence n’a été que légèrement plus élevée chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Chez les sujets atteints d’insuffisance rénale terminale, qui subissent une hémodialyse, la clairance du peginterféron alfa-2a est réduite de 25 % à 45 %, et des doses de 135 μg produisent une exposition similaire à celle qu’on constate chez des sujets à fonction rénale normale qui reçoivent des doses de 180 μg. Quels que soient la dose initiale et le degré d’insuffisance rénale, il faut surveiller les patients au cours du traitement et réduire leur dose de PEGASYS de manière appropriée si une réaction indésirable apparaît (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION : Ajustement posologique).
COPEGUS : La pharmacocinétique d’une seule dose de ribavirine était différente (ASCtf et Cmax plus élevées) chez des patients atteints d’insuffisance rénale et chez des sujets témoins dont la clairance de la créatinine dépassait 1,50 mL/sec. La clairance orale de la ribavirine est nettement plus faible chez les patients dont la créatininémie est > 177 μmol/L ou dont la clairance de la créatinine est < 0,83 mL/sec. Étant donné le peu de données sur l’innocuité et l’efficacité de COPEGUS chez ces patients, ce traitement nécessite une prudence extrême, et des mesures correctives, y compris l’arrêt du traitement, doivent être envisagées si des manifestations indésirables surviennent (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION : Ajustement posologique). L’hémodialyse ne change pratiquement pas les concentrations plasmatiques de ribavirine.
Polymorphisme génétique : Il existe une très grande variabilité clinique dans la réponse des différents génotypes du VHC à PEGASYS et à COPEGUS. Les déterminants génétiques viraux liés à cette réponse variable n’ont pas été nettement identifiés.
STABILITÉ ET ENTREPOSAGE
Stabilité et recommandations de conservation
PEGASYS RBV (peginterféron alfa-2a et ribavirine) se garde au réfrigérateur, dans son emballage, à une température de 2 à 8 oC. Le garder à l’abri de la lumière. Ne pas le congeler ni l’agiter. Ne pas l’utiliser après la date de péremption.
Si les deux médicaments contenus dans l’emballage sont séparés : Garder PEGASYS (peginterféron alfa-2a) sous forme de flacons, d’auto-injecteurs ou de seringues préremplies au réfrigérateur à une température de 2 à 8 oC. Le garder à l’abri de la lumière. Ne pas le congeler ni l’agiter. Ne pas l’utiliser après la date de péremption.
Les préparations pour usage parentéral comme PEGASYS doivent faire l’objet d’un examen visuel avant leur administration pour vérifier l’absence de particules ou de changement de couleur. Ne pas utiliser PEGASYS si la solution contient des particules ou si elle a changé de couleur. Conserver COPEGUS (ribavirine) au-dessous de 30 oC ou au réfrigérateur (2 à 8 oC). Tenir le flacon bien fermé.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Élimination des seringues et des objets pointus et tranchants :
Il convient de suivre scrupuleusement les directives suivantes lors de l’utilisation et de l’élimination des seringues et d’autres objets pointus et tranchants :
- Les aiguilles et les seringues ne doivent jamais être réutilisées.
- Les aiguilles, auto-injecteurs et seringues usagées doivent être placés dans un récipient pour objets pointus et tranchants (récipient antiperforation jetable).
- Le récipient doit être conservé hors de la portée des enfants.
- Le récipient pour objets pointus et tranchants ne doit pas être jeté dans les ordures ménagères.
- Une fois le récipient plein, il doit être éliminé conformément aux exigences locales ou selon les directives du professionnel de la santé.
Pour l’utilisation à domicile, un récipient antiperforation doit être fourni aux patients pour l’élimination des aiguilles, seringues et auto-injecteurs usagés.
Élimination des médicaments non utilisés / périmés :
L’élimination de produits pharmaceutiques dans l’environnement doit être minimisée. Les médicaments ne doivent pas être jetés dans les eaux d’égout, et il ne faut pas non plus les jeter dans les ordures ménagères. Utiliser les « systèmes de collecte » locaux, le cas échéant.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Présentation
PEGASYS (peginterféron alfa-2a) est une solution stérile, prête à l’emploi, pour injection sous-cutanée. PEGASYS se présente en seringues de verre transparent, graduées et préremplies, à usage unique, de 180 µg/0,5 mL, et en flacons de verre transparent, à usage unique, de 180 µg/mL. PEGASYS ProClick® se présente en auto-injecteurs jetables à usage unique de 180 μg/0,5 mL.
COPEGUS (ribavirine) est un comprimé pelliculé, ovale, plat, rose ou rose pâle, portant les inscriptions RIB et 200 d’un côté et ROCHE de l’autre. Chaque comprimé contient 200 mg de ribavirine pour administration orale.
Composition
Seringues préremplies PEGASYS : Chaque seringue de 0,5 mL contient 180 µg de peginterféron alfa-2a (exprimés en quantité d’interféron alfa-2a), 4,0 mg de chlorure de sodium, 0,025 mg de polysorbate 80, 5,0 mg d’alcool benzylique, 1,3085 mg d’acétate de sodium trihydraté, 0,0231 mg d’acide acétique et eau pour préparations injectables, au pH de 6 ± 0,2.
Flacons PEGASYS : Chaque flacon de 1 mL contient 180 µg de peginterféron alfa-2a (exprimés en quantité d’interféron alfa-2a), 8,0 mg de chlorure de sodium, 0,05 mg de polysorbate 80, 10,0 mg d’alcool benzylique, 2,617 mg d’acétate de sodium trihydraté, 0,0462 mg d’acide acétique et eau pour préparations injectables, au pH de 6 ± 0,2.
Auto-injecteur PEGASYS ProClick® : Chaque auto-injecteur de 0,5 mL contient 180 μg de perinterféron alfa-2a (exprimés en quantité d’interféron alfa-2a), 4,0 mg de chlorure de sodium, 0,025 mg de polysorbate 80, 5,0 mg d’alcool benzylique, 1,3085 mg d’acétate de sodium trihydraté, 0,0231 mg d’acide acétique et de l’eau pour préparations injectables, au pH de 6 ± 0,2.
L’auto-injecteur prêt à l’emploi comprend un couvre-aiguille post-injection conçu pour aider à empêcher les piqûres et éviter d’exposer l’aiguille.
Comprimés COPEGUS : Chaque comprimé COPEGUS contient 200 mg de ribavirine et les ingrédients non médicinaux suivants : amidon prégélatinisé, glycolate sodique d’amidon, cellulose microcristalline, amidon de maïs, stéarate de magnésium, éthylcellulose, hydroxypropylméthylcellulose, dioxyde de titane, talc, oxyde de fer jaune, oxyde de fer rouge et triacétate de glycéryle.
Conditionnement
PEGASYS RBV (peginterféron alfa-2a et ribavirine) se présente dans les emballages suivants, qui fournissent suffisamment de peginterféron alfa-2a et de ribavirine pour 1 ou 4 semaines de traitement :
PEGASYS RBV – PEGASYS en seringues préremplies (SPR) et COPEGUS
| 1 boîte contenant | 1 SPR PEGASYS à 180 µg/0,5 mL et 1 aiguille pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 28 comprimés COPEGUS | |
| 1 boîte contenant | 1 SPR PEGASYS à 180 µg/0,5 mL et 1 aiguille pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 35 comprimés COPEGUS | |
| 1 boîte contenant | 1 SPR PEGASYS à 180 µg/0,5 mL et 1 aiguille pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 42 comprimés COPEGUS | |
| 1 boîte contenant | 4 SPR PEGASYS à 180 µg/0,5 mL et 4 aiguilles pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 112 comprimés COPEGUS | |
| 1 boîte contenant | 4 SPR PEGASYS à 180 µg/0,5 mL 4 aiguilles pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 140 comprimés COPEGUS | |
| 1 boîte contenant | 4 SPR PEGASYS à 180 µg/0,5 mL et 4 aiguilles pour injection* (calibre 27 x ½ po de long) |
| 1 flacon de 168 comprimés COPEGUS | |
| 1 boîte contenant | 4 SPR PEGASYS à 180 µg/0,5 mL et 4 aiguilles pour injection* (calibre 27 x ½ po de long) |
| 1 flacon contenant 168 comprimés COPEGUS et 1 flacon contenant 28 comprimés COPEGUS |
* Aiguille pour injection fabriquée par Terumo Europe N.V., Interleuvenlaan 40, 3001 Leuven / Louvain, Belgique
PEGASYS RBV – PEGASYS en flacons et COPEGUS
| 1 boîte contenant | 1 flacon PEGASYS à 180 µg/mL |
| 1 flacon de 28 comprimés COPEGUS | |
| 1 boîte contenant | 1 flacon PEGASYS à 180 µg/mL |
| 1 flacon de 35 comprimés COPEGUS | |
| 1 boîte contenant | 1 flacon PEGASYS à 180 µg/mL |
| 1 flacon de 42 comprimés COPEGUS | |
| 1 boîte contenant | 4 flacons PEGASYS à 180 µg/mL |
| 1 flacon de 112 comprimés COPEGUS | |
| 1 boîte contenant | 4 flacons PEGASYS à 180 µg/mL |
| 1 flacon de 140 comprimés COPEGUS | |
| 1 boîte contenant | 4 flacons PEGASYS à 180 µg/mL |
| 1 flacon de 168 comprimés COPEGUS |
PEGASYS RBV – Auto-injecteur PEGASYS ProClick® et COPEGUS
1 boîte contenant 1 auto-injecteur PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 28 comprimés COPEGUS
1 boîte contenant 1 auto-injecteur PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 35 comprimés COPEGUS
1 boîte contenant 1 auto-injecteur PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 42 comprimés COPEGUS
1 boîte contenant 4 auto-injecteurs PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 112 comprimés COPEGUS
1 boîte contenant 4 auto-injecteurs PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 140 comprimés COPEGUS
1 boîte contenant 4 auto-injecteurs PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 168 comprimés COPEGUS
1 boîte contenant 4 auto-injecteurs PEGASYS ProClick® à 180 μg/0,5 mL 1 flacon de 168 comprimés COPEGUS + 1 flacon de
28 comprimés COPEGUS 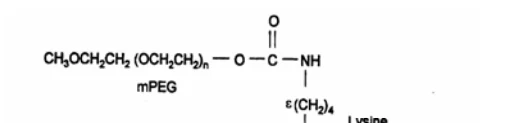
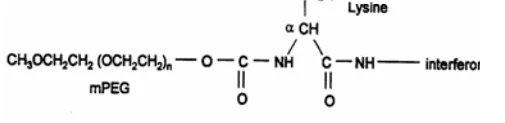
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination
commune
Peginterféron alfa-2a (INN) Ribavirine
Nom chimique bis-(N-
monométhoxypolyéthylèneglycol-
uréthanyl) lysyl interféron alfa-2a
1-β-D-ribofuranosyl-1H-
1,2,4-triazole-3-carboxamide
Formule et masse
moléculaires Le peginterféron alfa-2a est constitué
par l’attachement d’une seule chaîne
ramifiée de polyéthylèneglycol (PEG),
de poids moléculaire approximatif de
40 000 daltons, à l’interféron alfa-2a
(20 000 daltons) par un lien amide
stable. L’interféron alfa-2a est une
protéine monomère composée de 165
acides aminés dont la formule
moléculaire est C860H1349N227O255S9.
244,2
C8H12N4O5
Formule
développée N
N
N
C O N H 2
O
H O C H 2
H O O H
Propriétés
physicochimiques
Solution incolore ou jaune pâle Poudre blanche ou blanc cassé
Autres propriétés _ La ribavirine est facilement soluble dans l’eau et moins soluble dans les solvants organiques. Le pKa de la ribavirine est de 12,25; le pH d’une solution aqueuse de ribavirine à 2,0 % p/v est d’environ 6,3. La ribavirine fond entre 166 et 168 oC. Coefficient de partage
(1-octanol/eau) : log P = -2,24.
ESSAIS CLINIQUES
Pour obtenir plus de renseignements sur les études cliniques portant sur l’emploi de PEGASYS RBV (peginterféron alfa-2a et ribavirine) en association avec d’autres antiviraux anti-VHC dont l’administration est autorisée au Canada, veuillez consulter les monographies respectives de ces médicaments.
Hépatite C chronique – mono-infection
Deux essais cliniques randomisés et contrôlés ont permis d’évaluer l’innocuité et l’efficacité de PEGASYS RBV (peginterféron alfa-2a et ribavirine) pour le traitement de l’hépatite C. Tous les patients étaient des adultes atteints de maladie hépatique compensée, porteurs de titres détectables du virus de l’hépatite C (VHC), avaient reçu un diagnostic d’hépatite chronique basé sur une biopsie du foie, présentaient une activité élevée de l’ALT sérique et n’avaient jamais été traités par interféron. Environ 20 % des patients des deux études étaient atteints de cirrhose compensée.
Tableau 8 Résumé des données démographiques des patients des essais cliniques sur l’hépatite C chronique en mono-infection
| Nº de l’étude | Plan de l’essai | Posologie, mode et durée d’administration | N | Sexe (Homme/ Femme) | Âge moyen (Écart) | % de VHC de génotype 1 |
| Étude 1 | Randomisée, multicentrique, à insu partiel, contrôlée par médicament actif et par placebo | Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem., + placebo par voie orale pendant 48 sem., puis 24 sem. de suivi sans traitement | 224 | 151/73 | 42,4 ans (19 – 64) | 65 % |
| Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem., + COPEGUS 1000 mg par voie orale (poids corporel < 75 kg) ou 1200 mg (poids corporel ≥ 75 kg) pendant 48 sem., puis 24 sem. de suivi sans traitement | 453 | 324/129 | 42,8 ans (19 – 76) | 66 % | ||
| Traitement par interféron alfa-2b + ribavirine (contrôle actif) par voie orale pendant 48 sem., puis 24 sem. de suivi sans traitement | 444 | 325/119 | 42,3 ans (20 – 71) | 64 % | ||
| Étude 2 | Randomisé, multicentrique, à double insu | Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem., + COPEGUS 800 mg pendant 24 sem., puis 24 sem. de suivi sans traitement | 207 | 140/67 | 41,2 ans (18 – 66) | 49 % |
| Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem., + COPEGUS 1000 mg (poids corporel < 75 kg) ou 1200 mg (poids corporel ≥ 75 kg) pendant 24 sem., puis 24 sem. de suivi sans traitement | 280 | 185/95 | 42,0 ans (19 – 76) | 42 % | ||
| Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem., + COPEGUS 800 mg pendant 48 sem., puis 24 sem. de suivi sans | 361 | 226/135 | 42,6 ans (19 – 74) | 69 % |
| Nº de l’étude | Plan de l’essai | Posologie, mode et durée d’administration | N | Sexe (Homme/ Femme) | Âge moyen (Écart) | % de VHC de génotype 1 |
| traitement | ||||||
| Traitement par PEGASYS 180 μg par voie s.c., 1 fois/sem. + COPEGUS 1000 mg (poids corporel < 75 kg) ou 1200 mg (poids corporel ≥ 75 kg) pendant 48 sem., puis 24 sem. de suivi sans traitement | 436 | 287/149 | 43,0 ans (20 – 73) | 62 % |
Étude 1
L’étude 1 était une étude randomisée, multicentrique, partiellement à l’insu, contrôlée par un traitement actif et un placebo, qui avait pour but de démontrer que le traitement d’association par PEGASYS RBV (un interféron pégylé plus la ribavirine) était supérieur (en efficacité et en innocuité) au traitement par interféron alfa-2b (un interféron non pégylé) et ribavirine, et à la monothérapie par PEGASYS. Les patients ont été randomisés pour recevoir soit 180 μg de PEGASYS s.c. une fois par semaine avec un placebo, soit 180 μg de PEGASYS s.c. une fois par semaine avec COPEGUS à la dose de 1000 mg (poids corporel < 75 kg) ou de 1200 mg (poids corporel ≥ 75 kg), ou de l’interféron alfa-2b avec de la ribavirine (traitement de référence). Le traitement de 48 semaines était suivi d’une période de 24 semaines sans traitement. L’assignation du traitement par COPEGUS ou par placebo s’est faite à l’insu. Les investigateurs ont recruté 1 149 patients, dont 28 n’ont jamais reçu de traitement à l’étude. Chez les 1 121 patients traités, 71 % étaient de sexe masculin; 84 %, de race blanche; 13 %, cirrhotiques ou en voie de le devenir; et 65 %, porteurs du génotype 1.
La réponse virologique soutenue (RVS) au traitement qui est présentée dans le tableau 9 est définie comme un titre d’ARN du VHC inférieur au seuil de détection du test COBAS AMPLICOR™ HCV (version 2.0) à la fin de la période de suivi sans traitement, chez les patients qui avaient reçu au moins une dose de médicament étudié.
Le taux de RVS au traitement d’association par PEGASYS RBV pendant 48 semaines était significativement plus élevé que celui de l’interféron alfa-2b en association avec la ribavirine (globalement et selon le génotype). On a constaté 41 % (n = 23/56) de RVS chez les patients cirrhotiques ou en voie de le devenir, ayant reçu 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS pendant 48 semaines comparativement à 33 % (n = 18/54) chez ceux ayant reçu 3 MUI d’interféron alfa-2b et 1000 à 1200 mg de ribavirine. Cette supériorité a été observée indépendamment de la charge virale (comme le montre le tableau 9). Le taux de RVS noté dans le groupe sous 180 μg de PEGASYS était essentiellement le même que celui obtenu lors des études cliniques sur PEGASYS en monothérapie.
Tableau 9 Réponse au traitement
| Étude 1 | ||||||
Interféron alfa-2b + 1000 ou 1200 mg de ribavirine (I + R) 48 semaines | PEGASYS + placebo (P) 48 semaines | PEGASYS + 1000 ou 1200 mg de COPEGUS (P + C) 48 semaines | ||||
| N | RVS | N | RVS | N | RVS | |
| Réponse virologique soutenue (RVS) chez l’ensemble des patientsa | 444 | 198 (45 %) | 224 | 65 (29 %) | 453 | 245 (54 %) |
Patients de génotype 1 b Faible charge virale1 Forte charge virale2 | 285 94 189 | 103 (36 %) 41 (44 %) 62 (33 %) | 145 44 101 | 29 (20 %) 16 (36 %) 13 (13 %) | 298 115 182 | 134 (45 %) 61 (53 %) 73 (40 %) |
Patients d’un autre génotypec Faible charge virale1 Forte charge virale2 | 159 56 103 | 95 (60 %) 38 (68 %) 57 (55 %) | 79 25 54 | 36 (46 %) 15 (60 %) 21 (39 %) | 155 44 111 | 111 (72 %) 33 (75 %) 78 (70 %) |
a Test de Cochran-Mantel-Haenszel - P+C versus I + R (p = 0,003); P + C versus P (p = 0,001); I + R versus P (p = 0,001); b Test de Cochran-Mantel-Haenszel - P+C versus I + R (p = 0,031); P + C versus P (p = 0,001); I + R versus P (p = 0,001); c Test de Cochran-Mantel-Haenszel - P+C versus I + R (p = 0,036); P + C versus P (p = 0,001); I + R versus P (p = 0,001); 1Faible charge virale ≤ 800 000 UI/mL; 2Charge virale élevée > 800 000 UI/mL
Une modification d’ordre administratif a été apportée au protocole de l’étude 1 pour obtenir des données de suivi sur les 125 patients dont la dernière valeur d’ARN du VHC obtenue par PCR était inférieure au seuil de détection ou indéterminée (c’est-à-dire que l’ARN du VHC était détectable par le test COBAS AMPLICOR™ HCV en version 2.0 mais non par le test COBAS AMPLICOR HCV Monitor™ en version 2.0) à la 60e ou 72e semaine et pour lesquels on n’avait pas deux valeurs consécutives à la 60e semaine ou plus tard (y compris les patients perdus de vue qui présentaient une réponse virologique). Des données de suivi ont été collectées chez 68 de ces 125 patients. La dernière valeur d’ARN du VHC était indétectable à la 68e semaine ou plus tard chez 264 patients sur 453 traités par PEGASYS RBV, ce qui correspond à un taux de RVS de 58 %. Les taux de RVS pour le traitement par interféron alfa et ribavirine et la monothérapie par PEGASYS étaient de 48 % (214/444) et de 30 % (67/224) respectivement. Le taux le plus élevé de réponse biochimique soutenue à la 72e semaine a été constaté chez les patients sous PEGASYS RBV (50 %); il était statistiquement supérieur aux taux observés avec le traitement par interféron alfa-2b et ribavirine (43 %, p = 0,02) et avec la monothérapie par PEGASYS (32 %, p = 0,001). La différence de réponse biochimique entre les patients sous interféron alfa-2b et ribavirine et les patients sous PEGASYS en monothérapie était aussi statistiquement significative (p = 0,004).
Une seconde biopsie a été effectuée dans un sous-groupe de patients (17 %) pour évaluer la réponse histologique au traitement par PEGASYS. À la fin de la période de suivi, 80 % des patients qui avaient subi une seconde biopsie et qui avaient reçu le traitement d’association par PEGASYS RBV présentaient une réponse histologique comparativement à 76 % des patients sous interféron alfa-2b et ribavirine et à 72 % de ceux sous PEGASYS en monothérapie. Une réponse virologique soutenue s’accompagnait d’une réponse histologique dans la plupart des cas. Chez les patients présentant une réponse virologique soutenue qui avaient subi une seconde biopsie, 89 % (100 patients sur 112) présentaient aussi une réponse histologique. Cette dernière était définie comme une diminution de ≥ 2 points du score d’activité histologique total entre le début du traitement et la fin de la période de suivi.
Article publié
Dans l’article présentant l’étude 1 (Fried et al.) comparant l’association PEGASYS à 180 µg + COPEGUS (à 1000 mg ou 1200 mg) et l’association de 3 MUI d’interféron alfa-2b + ribavirine (à 1000 mg ou 1200 mg), on a signalé les taux de RVS indiqués ci-après. Le taux global de RVS chez les patients traités pendant 48 semaines était de 56 % pour l’association PEGASYS + COPEGUS versus l’association 3 MUI d’interféron alfa-2b + ribavirine (44 %, p < 0,001). Les autres taux étaient comme suit : patients de génotype 1 ayant reçu PEGASYS + COPEGUS (46 % vs 36 %, p = 0,01); patients de génotype 1 avec faible charge virale (56 % vs 43 %, p = ND); patients de génotype 1 avec forte charge virale (41 % vs 33 %, p = ND); patients de génotypes 2 et 3 (76 % vs 61 %, p = 0,005); patients de génotype 2 ou 3 avec faible charge virale (81 % vs 65 %, p = ND) et patients de génotype 2 ou 3 avec forte charge virale (74 % vs 58 %, p = ND).
Étude 2
L’étude 2 était une étude randomisée, multicentrique, à double insu, conçue pour évaluer la durée du traitement par PEGASYS RBV (24 ou 48 semaines) et la dose de COPEGUS (dose fixe de 800 mg ou dose de 1000 ou 1200 mg selon le poids corporel) chez des patients stratifiés en fonction du génotype du VHC et de la charge virale. Les patients ont été randomisés pour recevoir soit 180 μg de PEGASYS s.c. une fois par semaine et 800 mg de COPEGUS pendant 24 semaines, soit 180 μg de PEGASYS s.c. une fois par semaine et 1000 mg (poids corporel < 75 kg) ou 1200 mg (poids corporel ≥ 75 kg) de COPEGUS pendant 24 semaines, soit 180 μg de PEGASYS s.c. une fois par semaine et 800 mg de COPEGUS pendant 48 semaines, ou encore 180 μg de PEGASYS s.c. une fois par semaine et 1000 mg (poids corporel < 75 kg) ou 1200 mg (poids corporel ≥ 75 kg) de COPEGUS pendant 48 semaines. Chaque traitement était suivi d’une période de 24 semaines sans traitement. Les investigateurs ont recruté 1311 patients, dont 27 n’ont jamais reçu de traitement à l’étude. Chez les 1284 patients traités, 65 % étaient de sexe masculin, 89 % étaient de race blanche, 25 % étaient cirrhotiques ou en voie de le devenir, et le taux de portage du génotype 1 variait de 42 % à 69 % selon le groupe de traitement.
La réponse virologique soutenue (RVS) au traitement présentée dans le tableau 10 est définie comme un titre d’ARN du VHC inférieur au seuil de détection du test COBAS AMPLICOR™ HCV (version 2.0) à la fin de la période de suivi sans traitement ou passé la 44e ou la 68e semaine selon que le traitement avait duré 24 ou 48 semaines.
Tableau 10 Taux de réponse au traitement selon le génotype et la charge virale
| 24 semaines de traitement | 48 semaines de traitement | |||||||
PEGASYS + 800 mg de COPEGUS | PEGASYS + 1000 ou 1200 mg de COPEGUS | PEGASYS + 800 mg de COPEGUS | PEGASYS + 1000 ou 1200 mg de COPEGUS | |||||
| N | RVS | N | RVS | N | RVS | N | RVS | |
| Tous les patients | 207 | 280 | 361 | 436 | 265 (61 %) | |||
Génotype 1 Faible charge virale Forte charge virale | 101 51 50 | 29 (29 %) 21 (41 %) 8 (16 %) | 118 71 47 | 48 (41 %) 36 (51 %) 12 (26 %) | 250 60 190 | 99 (40 %) 32 (53 %) 67 (35 %) | 271 85 186 | 138 (51 %) 52 (61 %) 86 (46 %) |
Autre génotype Faible charge virale Forte charge virale | 106 39 67 | 83 (78 %) 28 (72 %) 55 (82 %) | 162 61 101 | 127 (78 %) 47 (77 %) 80 (79 %) | 111 41 70 | 81 (73 %) 32 (78 %) 49 (70 %) | 165 57 108 | 127 (77 %) 44 (77 %) 83 (77 %) |
Quelle que soit la charge virale, le taux de RVS chez les patients de génotype 1, cirrhotiques ou non, a été le plus élevé dans le groupe traité pendant 48 semaines avec 1000 mg ou 1200 mg de COPEGUS. Le taux de RVS a été de 41 % (n = 32/78) chez les patients cirrhotiques ou en voie de le devenir, de génotype 1, ayant reçu 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS pendant 48 semaines. Il a atteint 61 % (n = 265/436) chez l’ensemble des patients ayant reçu 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS pendant 48 semaines. Les patients cirrhotiques ou en voie de le devenir ont présenté 50 % de RVS (n = 58/115).
Cette étude a démontré qu’un traitement d’association par PEGASYS RBV de 24 semaines était aussi efficace qu’un traitement de 48 semaines chez les patients infectés par le génotype 2, 3 ou 4 (principalement 2 ou 3), que la charge virale soit faible ou forte. Chez les patients porteurs du génotype 2, 3 ou 4, la dose de 800 mg de COPEGUS était aussi efficace que celle de 1000 mg ou de 1200 mg. Chez le petit nombre de patients porteurs du génotype 4 (n = 36 pour tous les groupes de traitement), le taux de RVS a été le plus élevé chez les patients ayant reçu 48 semaines de traitement avec 1000 mg ou 1200 mg de COPEGUS (n = 9/11, 82 %). Chez les patients cirrhotiques ou en voie de le devenir, de génotype 2 ou 3, le taux de RVS était similaire pour 48 semaines de traitement par 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS et pour 24 semaines de traitement par 180 μg de PEGASYS et 800 mg de COPEGUS (73 % et 70 % respectivement).
Une seconde biopsie a été effectuée dans un sous-groupe de patients (20 %). Le taux de réponse histologique était similaire dans les quatre groupes de traitement et variait de 72 % à 78 %. Le score d’activité histologique total, qui prend en compte la fibrose, a diminué dans les quatre groupes, et son changement médian a varié de -3,5 à -4. Le score d’activité histologique s’est aggravé chez 9 patients. Aucun d’eux ne présentait une réponse virologique soutenue.
Il y avait une bonne corrélation entre la réponse virologique soutenue et la réponse histologique. Selon le groupe de traitement, entre 79 % et 97 % des patients ayant une réponse virologique soutenue présentaient aussi une réponse histologique.
Article publié
Dans l’article présentant l’étude 2 (Hadziyannis et al.) le taux global de RVS chez les patients traités pendant 48 semaines avec PEGASYS à 180 µg et COPEGUS (à 1000 ou 1200 mg) était de 63 %. Dans ce groupe, les résultats étaient comme suit : les patients de génotype 1 ont présenté une RVS de 52 %, les patients de génotype 1 avec faible charge virale ont affiché une RVS de 65 %, et les patients de génotype 1 avec forte charge virale ont présenté une RVS de 47 %. Dans un autre groupe de l’étude, les patients des génotypes 2 et 3 ont été traités pendant 24 semaines avec PEGASYS à 180 µg et COPEGUS à 800 mg. Dans ce groupe, on a signalé une RVS chez 84 % des patients. Les patients ayant une faible charge virale ont affiché une RVS de 85 % vs 84 % chez les patients ayant une forte charge virale
Prévisibilité de la réponse
Les patients qui ne présentent pas une réponse virologique précoce à PEGASYS RBV (c’est-à-dire si le virus n’est pas indétectable ou si le titre d’ARN du VHC n’est pas réduit d’au moins 99 % par rapport au départ à la fin de 12 semaines de traitement) ont peu de chances de présenter une réponse virologique soutenue en poursuivant le traitement jusqu’à la 72e semaine. Dans le groupe des patients des études 1 et 2 qui ont reçu 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS, 108 patients sur 113 sans réponse virologique précoce ne présentaient pas une réponse virologique soutenue à la 72e semaine. Les résultats de cette analyse révèlent une valeur prédictive négative de 96 % à la 12e semaine. Quant aux patients difficiles à traiter (génotype 1, forte charge virale), tous ceux qui ne présentaient pas une réponse virologique précoce au traitement d’association par PEGASYS RBV ne présentaient pas non plus une réponse virologique soutenue à la 72e semaine, ce qui correspond à une valeur prédictive négative de 100 % à la 12e semaine. Il y a lieu d’envisager l’arrêt du traitement si les résultats virologiques de la 12e semaine n’indiquent pas une réponse au traitement.
Chez les patients présentant une réponse virologique précoce, le taux de réponse virologique soutenue a atteint jusqu’à 75 % chez ceux qui ont observé leur schéma posologique (au moins 80 % du traitement prévu).
Anticorps anti-interféron
Des anticorps anti-interféron neutralisants sont apparus chez 14 patients sur 294 (4,8 %) recevant 180 μg de PEGASYS et 1000 mg ou 1200 mg de COPEGUS. L’apparition d’anticorps anti-interféron neutralisants n’exclut pas une réponse virologique soutenue puisque 9 patients sur 14 ayant de tels anticorps ont présenté une réponse virologique soutenue.
Co-infection par le VIH et le VHC
Étude 3
Lors de l’étude 3 sur la co-infection, 859 patients co-infectés par le VIH et le VHC ont été randomisés pour recevoir PEGASYS, PEGASYS RBV ou l’interféron alfa-2a à raison de 3 MUI trois fois par semaine et 800 mg/jour de ribavirine pendant 48 semaines, suivi d’une période de suivi sans traitement de 24 semaines. Le tableau 12 résume les taux de réponse virologique soutenue obtenus dans les trois groupes de traitement pour l’ensemble des patients et par génotype.
Tableau 11 Résumé des données démographiques des patients ayant participé aux essais sur la co-infection par le VIH et le VHC
| Nº de l’étude | Plan de l’étude | Posologie, mode et durée d’administration | N | Sexe H/F | Âge moyen (Écart) | % de VHC de génotype 1 |
| Étude 3 | Étude randomisée, multicentrique, à insu partiel, contrôlée par agent actif et par placebo, et étude emboîtée sur les interactions médicamenteuses entre le PEG-IFN alfa-2a et les inhibiteurs de la protéase | PEGASYS 180 μg/semaine avec un placebo pendant 8 semaines et suivi de 24 semaines sans traitement | 286 | (234/52) | 40 ans (22 – 66) | 61 % |
| PEGASYS 180 μg/semaine avec COPEGUS 800 mg/jour pendant 48 semaines et suivi de 24 semaines sans traitement | 288 | (232/57) | 39,7 ans (20 – 64) | 61 % | ||
| Interféron alfa-2a 3 MUI trois fois/semaine et ribavirine 800 mg/jour pendant 48 semaines et suivi de 24 semaines sans traitement | 285 | (231/54) | 40,1 ans (18 – 74) | 60 % |
Tableau 12 Réponse virologique soutenue chez les patients co-infectés par le VIH et le VHC
PEGASYS 180 μg + placebo 48 semaines | PEGASYS 180 μg + COPEGUS 800 mg 48 semaines | Interféron alfa-2a 3 MUI + COPEGUS 800 mg 48 semaines | |
| Tous les patients | 20 % (58/286)* | 40 % (116/289)* | 12 % (33/285)* |
| Génotype 1 | 14 % (24/175) | 29 % (51/176) | 7 % (12/171) |
| Génotype 2/3 | 36 % (32/90) | 62 % (59/95) | 20 % (18/89) |
* PEGASYS 180 μg COPEGUS 800 mg vs interféron alfa-2a 3 MUI COPEGUS 800 mg : Rapport de cotes (IC à 95 %) = 5,40 (3,42 à 8,54); valeur p (test de Cochran-Mantel-Haenszel stratifié) = < 0,0001
* PEGASYS 180 μg COPEGUS 800 mg vs PEGASYS 180 μg : Rapport de cotes (IC à 95 %) = 2,89 (1,93 à 4,32), valeur p (test de Cochran-Mantel-Haenszel stratifié) = < 0,0001
* Interféron alfa-2a 3 MUI COPEGUS 800 mg vs PEGASYS 180 μg : Rapport de cotes (IC à 95 %) = 0,53 (0,33 à 0,85), valeur p (test de Cochran-Mantel-Haenszel stratifié) = < 0,0084
Prévisibilité de la réponse
Les patients qui ne présentent pas une réponse virologique précoce à PEGASYS RBV (c.-à-d. si le virus n’est pas indétectable ou si le titre d’ARN du VHC n’est pas réduit d’au moins 99 % par rapport au départ à la fin de 12 semaines de traitement) ont peu de chances de présenter une réponse virologique soutenue en poursuivant le traitement jusqu’à la 72e semaine. Dans l’étude clinique n° 3 sur la co-infection, on a observé une valeur prédictive négative de 98 % chez les patients co-infectés par le VIH et le VHC traités par PEGASYS RBV. On a relevé une valeur prédictive positive de 45 % et de 70 %, respectivement, chez les patients co-infectés porteurs du génotype 1 et du génotype 2 ou 3 recevant l’association PEGASYS RBV.
PHARMACOLOGIE DÉTAILLÉE
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Pharmacologie non clinique
Peginterféron alfa-2a : Les études précliniques ont mis en évidence que le peginterféron alfa-2a (PEG-IFN) conserve le pouvoir de liaison au récepteur d’interféron alpha pour activer les voies de signalisation induites par l’interféron et stimuler l’expression d’un gène humain qu’on sait être inductible par l’interféron in vitro. Il a aussi été démontré que le PEG-IFN conserve les propriétés antivirales et antiprolifératives typiques d’un interféron alpha. Ces données in vitro corroborent l’hypothèse selon laquelle l’interféron alfa-2a (IFN) maintiendrait son activité biologique après pégylation, la fraction IFN de la molécule PEG-IFN agissant en empruntant une voie classique des interférons alpha.
Les études in vivo montrent que le PEG-IFN conserve son activité biologique, comme le montrent l’induction de l’activité de la 2,5-OAS chez le singe ainsi que la réduction de la croissance et la régression d’une xénogreffe tumorale chez la souris. La comparaison entre l’administration de PEG-IFN une fois par semaine et celle d’IFN trois fois par semaine chez la souris révèle que l’activité biologique in vivo du PEG-IFN est plus forte que celle de l’IFN.
Des études pharmacologiques d’innocuité ont permis d’évaluer les effets du PEG-IFN sur les appareils cardio-vasculaire, respiratoire et digestif ainsi que sur la fonction rénale et le système nerveux central. On a constaté des diminutions du volume d’urine, accompagnées de baisses de la kaliurie, après l’administration sous-cutanée de PEG-IFN à des rats ayant préalablement reçu une solution physiologique salée. Des singes cynomolgus ont manifesté une légère tachycardie à la suite de l’administration intraveineuse de PEG-IFN.
Des études ont été réalisées chez la souris femelle pour explorer la neutropénie apparente observée dans les essais cliniques à la suite de l’administration de PEG-IFN et montrer l’effet de l’administration de G-CSF (filgrastim) sur le nombre de neutrophiles. En raison de la spécificité d’espèce de l’IFN, on a utilisé une forme pégylée d’IFN humain hybride (PEG-IFNαA/D) active sur les cellules murines.
Le traitement des souris femelles par le PEG-IFNαA/D a entraîné une lymphopénie dans le sang périphérique et, à un moindre degré, dans la moelle osseuse. On a de plus observé une neutropénie, une réticulocytopénie et une thrombopénie dans le sang périphérique. Le traitement par le filgrastim le deuxième et le troisième jour a atténué la neutropénie causée par une dose unique de PEG-IFNαA/D.
Ribavirine : La ribavirine est un analogue nucléosidique de synthèse qui a présenté une activité immunomodulatrice de même qu’une activité antivirale sur certains virus à ARN et à ADN in vitro. Le mécanisme par lequel la ribavirine en association avec le peginterféron alfa-2a exerce ses effets contre le virus de l’hépatite C (VHC) est inconnu, mais il fait probablement intervenir des activités immunomodulatrice et antivirale directes. L’inhibition de la réplication de l’ARN subgénomique du VHC qui a été observée dans des cellules hépatiques humaines avec l’association de PEGASYS (peginterferon alfa-2a) et de ribavirine est plus qu’additive.
TOXICOLOGIE
PEGASYS RBV (peginterféron alfa-2a et ribavirine)
Peginterféron alfa-2a (PEG-IFN)
Les données précliniques de toxicologie démontrent que la modification de la molécule d’interféron alfa-2a (IFN) par pégylation (PEG-IFN) ne provoque pas d’effets toxiques autres que les effets prévisibles observés antérieurement avec des interférons. Les principales observations figurent ci-dessous.
Une étude de toxicité de 4 semaines a été réalisée chez le singe cynomolgus. Les singes ont reçu, deux fois par semaine, par voie sous-cutanée, des doses équivalant à 30, 375 et 1 125 µg/kg par semaine. On n’a observé que des effets bénins, se limitant à des modifications anatomopathologiques passagères à la dose moyenne et à la forte dose. Les observations toxicologiques sont les suivantes : légères modifications hématologiques passagères (diminutions des nombres de plaquettes et de globules blancs) et légères modifications biochimiques passagères, notamment des baisses de la protéinémie et de la calcémie ainsi que, chez certains animaux, une élévation des taux d’ALT et/ou d’AST (1,4 à 2,3 fois la valeur de départ). Dans une étude similaire, d’une durée de 13 semaines, on a observé à peu près les mêmes baisses de la numération plaquettaire, de la numération leucocytaire et de la protéinémie aux trois posologies (30, 100 et 300 μg/kg/semaine).
Une autre étude de 4 semaines, chez le singe, aux doses de 15, 100 et 600 µg/kg par jour, a permis de mieux caractériser le profil de toxicité du PEG-IFN. Elle a mis en évidence des effets semblables à ceux décrits ci-dessus, mais plus prononcés. Chez une guenon traitée à la dose de 600 µg/kg par jour, des effets indésirables marqués, avec signes cliniques et modifications anatomopathologiques (anémie régénérative, leucopénie, thrombopénie et élévations des enzymes hépatiques) ont nécessité l’interruption du traitement. Ces effets n’ont pas réapparu après la reprise du traitement. Aucune observation histopathologique n’a été relevée dans les études de toxicité à doses multiples.
Le PEG-IFN est moins immunogène que l’IFN chez la souris. Le pouvoir immunogène du PEG-IFN a été semblable à celui de l’IFN chez le singe. En raison de la réponse immunogène des singes au PEG-IFN, qui s’est traduite par une nette diminution de l’exposition sérique au PEG-IFN, une régression des effets indésirables pendant le traitement a été observée dans tous les essais à doses multiples. On s’attendait à une telle réponse immunogène des singes au PEG-IFN, sachant que les interférons humains sont immunogènes chez d’autres espèces animales. À cause de cette réaction immunogène, les effets du traitement au-delà de quatre semaines n’ont pu être évalués avec exactitude dans les modèles expérimentaux chez des animaux.
Malgré la nette réduction de l’exposition sérique au fil du temps, l’exposition (ASC, Cmax) est restée considérablement plus élevée chez les animaux étudiés que chez les patients.
Dans toutes les études de toxicité, une légère réaction sous-cutanée inflammatoire est apparue aux points d’injection du PEG-IFN et du placebo chez les animaux. Aucune observation histopathologique n’a été relevée dans les études de toxicité à doses multiples, hormis l’inflammation sous-cutanée aux points d’injection.
Cancérogenèse : Le pouvoir cancérogène de l’interféron alfa-2a n’a pas fait l’objet d’étude.
Mutagenèse : L’interféron alfa-2a n’est ni mutagène ni clastogène selon le test d’Ames de mutation génique sur bactéries et le test d’aberrations chromosomiques in vitro sur lymphocytes humains, en présence ou en l’absence d’activation métabolique.
Altération de la fertilité : Comme avec d’autres interférons alpha, on a observé une prolongation du cycle menstruel, accompagnée d’un retard et d’une diminution du pic de 17β-œstradiol et de progestérone, suivant l’administration de peginterféron alfa-2a à des guenons cynomolgus. Le rythme menstruel est revenu à la normale après l’arrêt du traitement. Des effets semblables chez le singe ont déjà été associés à la survenue d’avortements spontanés en plus de l’altération de la fertilité des guenons. L’effet du peginterféron alfa-2a sur la fertilité des mâles n’a pas fait l’objet d’étude. Toutefois, le traitement par interféron alfa-2a n’a pas eu d’effet néfaste sur la fertilité de mâles rhésus traités pendant 5 mois à des doses allant jusqu’à 25 x 106 UI/kg par jour.
Les tableaux 13 à 18 résument les résultats des études de toxicologie réalisées avec le PEG-IFN.
Tableau 13 Peginterféron alfa-2a : Résumé des résultats des études de toxicité aiguë (doses uniques)
Titre Espèce Nombre par
sexe et par
dose
Dose (µg/kg)
Durée des observations
Voie
d’administration
Dose maximale non
létale
Organes cibles
Appareils touchés par la toxicité
Étude de toxicité
aiguë
Singe
cynomolgus
1 6 750 14 jours après la
dernière dose
Voie sous-cutanée
> 6 750 μg/kg
(limite technique de la
dose)
Signes cliniques
Horripilation chez le mâle et démarche instable chez la guenon
Anatomopathologie
Légère anémie passagère et diminution du nombre de globules blancs
Élévation de l’ALT et diminution de la protéinémie et de l’albuminémie
Légère hémorragie sous-cutanée à un point d’injection
Étude de toxicité
aiguë
Singe
cynomolgus
1 0, 15, 70, 300 14 jours après la
dernière dose
Voie intraveineuse
> 300 µg/kg Effets indésirables limités à des
ecchymoses aux points d’injection et à une élévation passagère de l’AST chez un singe traité à la plus haute dose
Tableau 14 Peginterféron alfa-2a : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le singe − Administration sous-cutanée 2 fois par semaine pendant 4 semaines
Espèce et
nombre
d’animaux
Dose
(µg/kg)
Moment du prélèvement (jour)
Moment du prélèvement (dose)
Taux
[sérique] moyen (ng/mL)
Cmax moyenne ± É.-T.
(ng/mL)
ASC0-72 h moyenne (ng•h/mL)
Effets reliés au traitement Titre d’anticorps neutralisantsb
Singe
cynomolgus
3 par sexe par
groupe
15
1
15
26
1
4a
8
46
98 ± 21
184 ± 320
6 000
9 770
Pas d’effet toxique observé.
Anticorps totaux anti-IFN présents chez une femelle le 15e jour et chez tous les singes à la fin de l’étude.
Médiane : 22,5
Intervalle : 17,5 à 400
187,5 1
5
26
1
4a
8
1 818
2 050 ± 263
203 ± 178
130 000
13 200
Modifications passagères après 2 semaines de traitement : ↓ protéinémie moyenne (albumine, fractions de globuline) et calcémie par rapport aux valeurs préthérapeutiques.
↑ ALT chez 2 mâles et AST chez 1 mâle. Pas de modification histologique observée. Anticorps totaux anti-IFN présents chez 1 mâle et 2 femelles le 15e jour et chez tous les singes à la fin de l’étude.
Médiane : 60
Intervalle : 30 à 400
562,5 1
15
26
1
4a
8
113
6 565 ± 1 403
328 ± 169
392 000
22 400
Modifications passagères observées :
↓ nombre moyen de plaquettes avant la 3e et la 5e dose chez 1 mâle et 1 femelle; ↓ nombre de GB et de neutrophiles avant la 3e dose; ↓ protéinémie et calcémie moyennes avant la 5e dose; ↑ AST et ALT chez 1 mâle et 1 guenon; ↑ poids absolus et relatifs du foie et de la rate. Pas d’observation
histopathologique. Anticorps totaux anti-IFN présents chez tous les singes le 15e jour et à la fin de l’étude.
Médiane : 280
Intervalle : 60 à 560 a Prélèvements seulement 72 h après la 4e dose.
b Prélèvements 72 h après la dernière dose (8e dose). Les titres d’anticorps neutralisants indiqués correspondent à l’inverse de la dernière dilution du sérum qui réduit la concentration efficace d’IFN alfa-2a de 10 U/mL à 1 U/mL.
Tableau 15 Peginterféron alfa-2a : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le singe − Administration sous-cutanée 1 fois par jour pendant 4 semaines suivies d’une période de rétablissement de 4 semaines
Espèce et
nombre
d’animaux
Dose
(µg/kg)
Moment du prélèvement (jour)
Taux sérique moyena
(ng/mL)
Cmax
moyenneb
± É.-T. (ng/mL)
ASC0-24 h moyenneb
(ng•h/mL)
Effets reliés au traitement Titre total d’anticorps
(unités de liaison à l’IFN/mL)
Titre d’anticorps neutralisantsd
Singe
cynomolgus
5 par sexe par
groupe
15 1
2
4
8
9
11 16 18 23 25 29c
133
419
1 072 948
270
331
50
46
70
133
-
-
1070
1 970
-
-
23 700
Modifications passagères maximales le 8e jour et/ou le 15e jour : ↓ nombre moyen de plaquettes, significative seulement chez les mâles; ↓ nombre de GB (neutrophiles); ↓ réticulocytes. ↑ TCA chez certains mâles et femelles. Aucune découverte histopathologique.
16e jour (traitement) 1 singe sur 10 = 1 110 29e jour (traitement)c Médiane : 1 632
Intervalle : 0 à 8 196 16e jour (rétablissement) Médiane : 795
Intervalle : 580 à 2 391 29e jour (rétablissement) Médiane : 753
Intervalle : 0 à 1 125
16e jour (rétablissement) Médiane : 298
Intervalle : 75 à 520
29e jour (rétablissement) Médiane : 210
Intervalle : 130 à 480
100 1
2
4
8
9
11 16 18 23 25 29c
1 250 4 776
8 280 8 693 778
390
251
169
199
1 250
-
-
9 240
18 800
-
-
209 000
Modifications passagères, maximales le 8e jour et/ou le 15e jour : ↓ nombre moyen de plaquettes, significative seulement chez les mâles; ↓ nombre de GB (neutrophiles); ↓ réticulocytes; ↓ fibrinogène chez les mâles. ↑ TCA chez certains mâles et femelles. ↓ protéinémie totale. Aucune découverte histopathologique.
16e jour (traitement) Médiane : 573
Intervalle : 0 à 2 228 29e jour (traitement)c Médiane : 3 880
Intervalle : 0 à 20 475 16e jour (rétablissement) Médiane : 2 657
Intervalle : 608 à 4 050 29e jour (rétablissement) Médiane : 2 069
Intervalle : 0 à 3 833
16e jour (rétablissement) Médiane : 800
Intervalle : 640 à 960
29e jour (rétablissement) Médiane : 1 880
Intervalle : 1 200 à 2 560
600 1
2
4
8
9
11 16 18 23 25 29c
6 674 21 445
48 270 37 113 684
365
329
631
572
6 670
48 900
102 000
1 120 000
Modifications passagères maximales le 8e jour et/ou le 15e jour : ↓ nombre moyen de plaquettes, significative seulement chez les mâles; ↓ nombre de GB (neutrophiles); ↓ réticulocytes; ↓ fibrinogène chez les mâles.
↑ significative du TCA. ↑ indice de distribution érythrocytaire le 22e jour et à la fin du traitement. À la plupart des contrôles, ↓ minime de Ht, Hb et nombre de GR chez les mâles. ↓ protéinémie totale. ↓ calcémie et azotémie chez les femelles. Aucune découverte histopathologique.
16e jour (traitement) Médiane : 3 678
Intervalle : 0 à 9 736 29e jour (traitement)c Médiane : 14 031
Intervalle : 486 à 54 694 16e jour (rétablissement) Médiane : 9 397
Intervalle : 2 601 à 18 225 29e jour (rétablissement) Médiane : 5 931
Intervalle : 1 145 à 11 328
16e jour (rétablissement) Médiane : 1 840
Intervalle : 400 à 4 267
29e jour (rétablissement) Médiane : 880
Intervalle : 760 à 8 320 a Concentrations sériques moyennes obtenues à partir des prélèvements aux jours indiqués, avant l’administration.
b Cmax et ASC0-24 h calculées aux jours 1 et 8 de la période de traitement.
c Prélèvements 24 h après la dernière dose (28e dose).
d Les titres d’anticorps neutralisants indiqués correspondent à l’inverse de la dernière dilution du sérum qui réduit la concentration efficace d’IFN alfa-2a de 20 à1 U/mL.
Tableau 16 Peginterféron alfa-2a : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le singe − Administration sous-cutanée 2 fois par semaine pendant 13 semaines suivies d’une période de rétablissement de 4 semaines
Espèce et
nombre
d’animaux
Dose
(μg/kg)
Moment du prélèvement (jour)
Moment du prélèvement (dose)
Cmax moyenne
(ng/mL)
ASC0-96 h moyenne
(ng•h/mL)
Effets reliés au traitement Jour de
prélèvem ent
Médiane du titre total d’anticorpsa
(ULI/mL)
Médiane du titre d’anticorps neutralisantsa, b
Singe
cynomolgus
5 par sexe par
groupe
15 0
-
14
-
28
-
56
-
84
1
-
5
-
9
-
17
-
25
161
110
86
196
426
11 837
3 679
7 642
15 182
36 947
Légères ↓ passagères : leucocytes, neutrophiles, protéinémie totale et
albuminémie. Légères hémorragies et
inflammation aux points d’injection.
33
-
61
-
92
-
103
-
117
543 (154 à 972)
391 (0 à 783)
428 (0 à 823)
426 (225 à 528)
202 (144 à 323)
80 (40 à 320)
800 (0 à 800)
1 600 (0 à 6 400)
2 400 (1 600 à 3 200)
6 400 (1 600 à 12 800)
50 0
-
14
-
28
-
56
-
84
1
-
5
-
9
-
17
-
25
515
425
114
455
819
40 643
23 508
9 819
36 135
69 168
Légères ↓ passagères : plaquettes, leucocytes, neutrophiles, protéinémie totale et albuminémie. Légère ↑ passagère du fibrinogène. Légères
hémorragies et
inflammation aux points d’injection.
33
-
61
-
92
-
103
-
117
814 (367 à 1 350)
692 (204 à 1 070)
740 (223 à 1 330)
535 (187 à 1 270)
245 (0 à 980)
200 (80 à 800)
1 600 (400 à 12 800)
2 400 (1 600 à 12 800)
6 400 (3 200 à 12 800)
9 600 (1 600 à 12 800)
150 0
-
14
-
28
-
56
-
84
1
-
5
-
9
-
17
-
25
1 445
423
228
1 284
2 545
117 626
36 424
17 798
104 849
226 566
Légères ↓ passagères : plaquettes, leucocytes, neutrophiles, temps de Quick, protéinémie totale et albuminémie.
Légères ↑ passagères : TCA et fibrinogène. Légère ↑ passagère de l’ALT (2 animaux). Légères
hémorragies et
inflammation aux points d’injection.
33
-
61
-
92
-
103
-
117
959 (702 à 1 130)
919 (663 à 1 270)
1 270 (982 à 5 010)
1 010
664 (358 à 812)
180 (0 à 3 200)
2 400 (100 à 12 800)
8 000 (200 à 12 800)
6 400 (1 600 à 12 800)
12 800 (3 200 à 12 800)
a Les intervalles des valeurs observées figurent entre parenthèses.
b Les titres d’anticorps neutralisants indiqués correspondent à l’inverse de la dernière dilution de l’antisérum qui réduit la concentration d’IFN alfa-2a de 10 à 1 unité de laboratoire/mL.
Tableau 17 Résumé des effets du peginterféron alfa-2a sur les hormones sexuelles des guenons dans l’étude pilote
Espèce
Nombre d’animaux
Dose (µg/kg) et posologie Durée et voie d’administration Effets reliés au traitement
Singe cynomolgus
2 femelles
par groupe
100, 300, 600
3 fois par semaine
Roferon-A
(témoins traités) :
25 MUI/kg par jour
Injections sous-cutanées pendant un cycle menstruel ou 6 semaines au maximum
Roferon-A
(témoins traités) :
voie intramusculaire
Faible dose : pas d’effets indésirables.
Dose moyenne : cycle menstruel prolongé (chez 1 guenon sur 2), avec retard du pic de 17β-œstradiol et de progestérone.
Forte dose : menstruation non observée (aménorrhée) chez une guenon sur 2, avec retard du pic de 17β-œstradiol et de progestérone.
Interféron alfa-2a : Cycle menstruel prolongé (chez les 2 guenons), avec retard du pic de 17β-œstradiol et de progestérone.
Tableau 18 Résumé des effets du peginterféron alfa-2a sur les hormones sexuelles des guenons dans l’étude pilote suivie d’une période de rétablissement
Espèce et
nombre
d’animaux
Dose
(µg/kg)
Durée, voie
d’administration et posologie
Moment du prélèvement (dose)
Cmax moyenne ± E. T.
(ng/mL)
ASC0-48 h
moyenne ± E. T. (ng•h/mL)
Médiane du titre
d’anticorps neutralisantsb Effets reliés au traitement
Singe
cynomolgus
5 femelles
par groupe
Interféron alfa-2a :
25 MUI/kg par jour
Injection i.m. chaque jour pendant 1 cycle menstruel ou 6 semaines au maximum. Période de rétablissement : 1 cycle menstruel
96 h après la dernière dose :
Médiane : 2 000
Intervalle : 1 000 à 32 000
20 jours après la dernière dose :
Médiane : 4 000
Intervalle : 1 000 à 32 000
Cycle menstruel prolongé (chez 4 guenons sur 5), avec diminution et retard des pics de 17β-œstradiol et de progestérone.
Ces modifications ont été réversibles.
Durée moyenne du cyclec :
Période de traitement : 39,2 jours Période de rétablissement :
32,6 jours
100 Injection s.c. 3 fois
par semaine pendant 1 cycle menstruel ou 6 semaines au maximum. Période de
rétablissement : 1 cycle menstruel.
1
4
7
Dernière dose
1 650 ± 284
3 540 ± 743
1 410 ± 3 020
2 000 ± 2 280
53 400 ± 13 800
159 000 ± 30 200
43 000 ± 91 100
98 600 ± 104 000a
96 h après la dernière dose : Médiane : 1 600
Intervalle : 400 à 51 200
20 jours après la dernière dose :
Médiane : 3 200
Intervalle : 200 à 51 200
Cycle menstruel prolongé (chez 2 guenons sur 5), avec diminution et retard des pics de 17β-œstradiol et de progestérone.
Ces modifications ont été réversibles.
Durée moyenne du cyclec :
Période de traitement : 41 jours Période de rétablissement :
31,2 jours
600 Injection sous-cutanée 3
fois par semaine pendant 1 cycle menstruel ou 6 semaines au maximum. Période de
rétablissement : 1 cycle menstruel
1
4
7
Dernière dose
8 870 ± 2 560
24 400 ± 7 910
197 ± 178
2 050 ± 1 230
298 000 ± 79 700
1 060 000 ±
318 000
5 410 ± 3 190
138 000 ± 105 000a
96 h après la dernière dose : Médiane : 6 400
Intervalle : 3 200 à 12 800
20 jours après la dernière dose :
Médiane : 12 800
Intervalle : 3 200 à 12 800
Cycle menstruel prolongé (chez 5 guenons sur 5), avec diminution et retard des pics de 17β-œstradiol et de progestérone.
Ces modifications ont été réversibles.
Durée moyenne du cyclec :
Période de traitement : 61,8 jours Période de rétablissement :
28,8 jours
a Les valeurs de la dernière dose représentent l’ASC0-96 h moyenne.
b Les titres d’anticorps neutralisants indiqués correspondent à l’inverse de la dernière dilution d’antisérum qui réduit la concentration d’IFN alfa-2a de 10 à 1 unité de laboratoire/mL. c Durée moyenne du cycle des témoins traités par le véhicule : période de traitement, 27,8 jours; période de rétablissement, 28,0 jours.
Peginterféron alfa-2a et ribavirine en association
La toxicité du traitement d’association a été étudiée pendant quatre semaines chez le singe cynomolgus. Les résultats de cette étude sont résumés dans le tableau 19. À la dose de 100 mg/kg/jour de ribavirine seule, l’érythron a présenté des effets évocateurs d’une légère anémie. Ces effets ont été légèrement plus intenses chez les singes recevant 600 μg/kg de PEG-IFN alfa-2a deux fois par semaine plus 100 mg/kg/jour de ribavirine. Ces doses sont respectivement 400 fois plus élevées que la dose clinique hebdomadaire prévue de PEG-IFN alfa-2a (180 μg/semaine, 3 μg/kg pour une personne de 60 kg) et à peu près six fois plus élevées que la dose clinique quotidienne prévue de ribavirine (1000 mg/jour pour une personne de 60 kg ou 16 mg/kg/jour).
Les singes recevant uniquement 50 mg/kg/jour de ribavirine n’ont pas présenté d’effets sur l’érythron. Ceux qui ont reçu 600 μg/kg de PEG-IFN alfa-2a deux fois par semaine plus 50 mg/kg/jour de ribavirine ont présenté des diminutions des paramètres des globules rouges (GR).
La microscopie et la cytologie de la moelle osseuse ont révélé une hypoplasie érythroïde chez un des 10 animaux traités par 600 μg/kg de PEG-IFN alfa-2a deux fois par semaine plus 50 mg/kg/jour de ribavirine et chez deux des 10 animaux traités par 600 μg/kg de PEG-IFN alfa-2a deux fois par semaine plus 100 mg/kg/jour de ribavirine.
Aucun effet toxique nouveau ou inattendu n’a été observé chez les animaux recevant le traitement d’association plutôt que la ribavirine seule ou le PEG-IFN alfa-2a seul.
Tableau 19 PEGASYS + ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le singe − Administration sous-cutanée bihebdomadaire de PEGASYS et administration orale (gavage) quotidienne de ribavirine
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Jour du prélèvement | Ro 20-9963 dans le sérum Cmax ASC1-24 (ng/mL) (ng•h/mL) | Ro 20-9963 dans le sang Cmax ASC1-24 (ng/mL) (ng•h/mL) | Ro 25-8310 dans le sérum Cmax ASC1-48 (ng/mL) (ng•h/mL) | FNS nU/mL | Effets reliés au traitement | |||
Singe cynomolgus | 50 – Rib | 1 15 29 | 383 1 510 1 700 | 5 800 2 580 N.D. | 2 630 3 320 25 900 | 29 700 60 600 141 000 | Changement de couleur de l’urine, Légère ↓ poids corporel et consommation alimentaire, ↓ cholestérol | |||
5 par sexe par groupe dans l’étude principale; 2 par sexe par groupe dans l’étude de toxicocinétique | 100 – Rib | 1 15 29 | 474 3 120 2 810 | 7 060 51 100 52 200 | 1 810 50 100 38 900 | 23 400 565 000 695 000 | Air déshydraté, légère ↓ poids corporel et consommation alimentaire, ↓ érythrocytes, hémoglobine, hématocrite, ↑ réticulocytes, ↓ cholestérol, hyperplasie érythroïde – cytologie de la moelle osseuse | |||
| 600 - PEG | 38 54 | 80- > 640 320- > 640 | Air déshydraté, changement de couleur de l’urine, ↓ fèces, légère ↓ poids corporel et consommation alimentaire, légère et passagère ↓ érythrocytes, hémoglobine, hématocrite, ↑ réticulocytes, ↓ GB, plaquettes, neutrophiles, ↑ protéines totales, albumine, globuline, bilirubine totale, calcium, phosphore | |||||||
50 – Rib + 600 - PEG | 1 15 29 38 54 | 214 1 460 1 470 | 4 860 26 500 23 000 | 394 2 910 51 200 | 7 790 54 600 159 000 | 10 500 2 830 307 | 297 000 54 700 9 380 | 80- > 640 > 640 | Air déshydraté, changement de couleur de l’urine, ↓ fèces, légère ↓ poids corporel et consommation alimentaire, ↓ érythrocytes, hémoglobine, hématocrite, ↑ réticulocytes, ↓ GB, plaquettes, neutrophiles, ↑ protéines totales, albumine, globuline, bilirubine totale, calcium, phosphore, hyperplasie érythroïde – cytologie de la moelle osseuse, hypoplasie érythroïde – histopathologie et cytologie de la moelle osseuse | |
100 – Rib + 600 - PEG | 1 15 29 38 54 | 931 2 550 3 710 | 14 000 51 800 59 100 | 1 250 56 000 66 000 | 24 100 590 000 415 000 | 11 100 33 200 1 180 | 360 000 1 030 000 N.D. | 40- > 640 > 640 | Air déshydraté, changement de couleur de l’urine, ↓ fèces, légère ↓ poids corporel et consommation alimentaire, ↓ érythrocytes, hémoglobine, hématocrite, ↑ réticulocytes, ↓ GB, plaquettes, neutrophiles, ↓ cholestérol, ↑ protéines totales, albumine, globuline, bilirubine totale, calcium, phosphore, hypoplasie érythroïde – histopathologie et cytologie de la moelle osseuse | |
Rib = Ro 20-9963 (ribavirine), PEG = Ro 25-8310 (interféron alfa-2a pégylé)
FNS = Facteur de neutralisation sérique, N.D. = non disponible à cause du décès de 1 femelle le jour 28.
Ribavirine
Les études sur l’administration de doses multiples à des rongeurs ont permis de constater des effets sur l’érythron (réduction du nombre de GR, de l’hémoglobine et/ou de l’hématocrite) à toutes les doses étudiées. Aux doses les plus fortes, ces effets évoquaient une anémie. Chez le chien, de légers effets sur l’érythron ont été observés seulement à la dose la plus forte (20 mg/kg/jour). Les effets notés sur l’érythron étaient similaires aux effets rapportés dans la littérature pour des singes et des patients auxquels on avait administré de la ribavirine.
Parmi les constatations histopathologiques qui correspondaient aux effets notés sur l’érythron mentionnons une hématopoïèse splénique extramédullaire chez les rongeurs et une hypercellularité de la moelle du fémur chez le rat. Une hypoplasie érythroïde au niveau de la moelle osseuse a été observée chez des souris décédées ayant reçu 200 et 400 mg/kg/jour dans l’étude de 4 semaines et chez des rats ayant reçu la dose la plus forte (160 mg/kg/jour) dans l’étude de 13 semaines.
Une diminution du nombre de leucocytes et/ou de lymphocytes a été observée à des doses relativement fortes chez les rongeurs et à toutes les doses étudiées (5 à 20 mg/kg/jour) chez le chien.
Comme il était signalé dans la littérature, une déplétion lymphoïde a été mise en évidence par la microscopie à la plupart des doses étudiées chez les rongeurs.
Des effets gastro-intestinaux (nécrose de cellules glandulaires et diminution du nombre de cellules épithéliales) ont été remarqués chez des rongeurs morts prématurément. Des constatations semblables ainsi qu’une érosion et une inflammation chronique ont aussi été constatées chez des chiens traités à raison de 10 et 20 mg/kg/jour.
La majorité des effets observés lors des études sur l’administration de doses multiples de ribavirine ont régressé à l’arrêt du traitement.
Ces études de toxicité sur la ribavirine sont résumées dans les tableaux 20 à 24.
Tableau 20 Ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez la souris −
Administration orale (gavage) quotidienne pendant 4 semaines
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Cmax moyenne (ng/mL) | ASC0-24h moyenne (ng•h/mL) | Taux sanguin moyen [taux moyen dans les GB] (ng/mL)* | Effets reliés au traitement |
Souris CD-1 10 par sexe par groupe – étude principale; 24 par sexe par dose et 6 par sexe - témoins; étude de toxicocinétique | 30 | 1 148 | 11 591 | 77,9 [77,3 – moyenne de 4 animaux] | ↓ érythrocytes (mâles), ↓ ALT (mâles), ↑ hématopoïèse extramédullaire splénique |
| 100 | 3 394 | 35 490 | 184 [171 -1 seul animal] | ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↑ plaquettes, ↓ ALT, ↑ hématopoïèse extramédullaire splénique | |
| 200 | 4 585 | 71 887 | 440 [563 -1 seul animal] | ↑ mortalité, ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↓ leucocytes, ↓ lymphocytes, ↑ plaquettes, ↓ ALT et AST, ↓ poids relatif des testicules et des épididymes, ↑ poids relatif et absolu de la rate, ↑ hématopoïèse extramédullaire splénique; les effets suivants ont été constatés chez les animaux décédés : nécrose de cellules glandulaires et hyperplasie régénérative dans l’intestin grêle et le gros intestin; déplétion lymphoïde et nécrose dans le thymus, la rate et les ganglions mésentériques; hypertrophie corticosurrénale, atrophie des glandes salivaires, congestion et hypocellularité dans la moelle osseuse, et hypospermie dans l’épididyme | |
| 400 | 19 570 | N.D. (mâles) 142 513 (femelles) | N.D. | ↑ mortalité (tous les animaux sont décédés); ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↓ leucocytes, ↓ lymphocytes, ↑ plaquettes, ↓ ALT et AST, nécrose de cellules glandulaires et hyperplasie régénérative dans l’intestin grêle et le gros intestin; déplétion lymphoïde et nécrose dans le thymus, la rate et les ganglions mésentériques; hypertrophie corticosurrénale, atrophie des glandes salivaires, congestion et hypocellularité dans la moelle osseuse, et hypospermie dans l’épididyme |
N.D. = Non disponible
Note : Les échantillons des groupes sous 30, 100 et 200 mg/kg/jour ont été prélevés les 28e et 29e jours d’administration, tandis que ceux du groupe sous 400 mg/kg/jour ont été prélevés le 12e jour.
*Les concentrations de ribavirine dans le sang entier et dans les érythrocytes ont été déterminées dans des échantillons prélevés 24 heures après la dernière dose (le 29e jour). Comme les animaux du groupe 5 sont décédés ou ont été sacrifiés au plus tard le 12e jour, la ribavirine n’a pas été dosée dans le sang entier de ces animaux.
Tableau 21 Ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le rat −
Administration orale (gavage) quotidienne pendant 13 semaines
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Jour de prélè-vement | Sérum Cmax (ng/mL) ASC0-24 (ng•h/mL) | Taux sanguin moyen (ng/mL) | Taux moyen dans les GB. (ng/mL) Mâles Femelles | Effets reliés au traitement | ||
| Rat Wistar 12 par sexe par groupe – étude principale; 15 par sexe par groupe – étude de toxicocinétique | 10 | 1 28 91 | 112 145 132 | 1 044 1 969 1 861 | 2 17 24 | N.R. 15,5 27,2 | 19,7 6,4 17,7 | ↓ hémoglobine et ↓ hématocrite |
| 40 | 1 28 91 | 363 539 538 | 5 625 8 681 8 952 | 25 65 119 | N.R. N.R. 54,7 | N.R. 91,8 128 | ↓ hémoglobine, ↓ hématocrite, déplétion lymphoïde thymique, ↓ poids du thymus et lésions cutanées | |
| 80 | 1 28 91 | 700 858 947 | 9 930 13 584 16 842 | 65 157 244 | N.R. N.R. 104 | N.R. 14,8 130 | ↓ poids corporel, ↓ gain de poids corporel, ↓ consommation alimentaire, plaies cutanées ou gales, ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↑ plaquettes, ↓ cholestérol, ↑ phosphore inorganique, ↓ poids du thymus, lésions cutanées et déplétion lymphoïde thymique | |
| 160 | 1 28 91 | 1 202 2 022 2 809 | 16 963 35 908 46 350 | 151 636 936 | 17,8 388 487 | 45,8 172 1 041 | Mortalité, air voûté, air maigre, hypoactivité, sensibilité au toucher, émission de sons, écoulement nasal, rares selles liquides ou absence de selles, pâleur des yeux, respiration audible, irrégulière et difficile, pâleur des oreilles et du corps, plaies cutanées ou gales, corps entier froid au toucher, ↓ poids corporel, ↓ gain de poids corporel, ↓ consommation alimentaire, ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↑ réticulocytes, ↑ plaquettes, ↓ nombre absolu de lymphocytes, ↑ rapport M/E et hypoplasie érythroïde (cytologie de moelle osseuse), ↑ temps de Quick, ↓ temps de céphaline activé, ↓ protéines totales, ↓ albumine, ↓ globuline, ↑ rapport albumine/globuline, ↓ cholestérol, ↓ triglycérides, ↑ AST, ↑ phosphore inorganique, ↑ poids du cœur, des poumons et de la rate, ↓ poids du thymus, peau croûteuse, lésions cutanées, déplétion lymphoïde thymique, déplétion des zones thymodépendantes de la rate et des ganglions mésentériques, ↓ précurseurs érythroïdes et myéloïdes dans la moelle osseuse, hématopoïèse extramédullaire, ↑ macrophages alvéolaires mousseux, dégénérescence et nécrose hépatocellulaires, pigment hépatique et ↓ nombre de cellules épithéliales dans la muqueuse gastro-intestinale (mâles au sacrifice imprévu) | |
N.R. = Non rapporté à cause de concentrations négatives de Ro 20-9963 dans les globules rouges.
Tableau 22 Ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez la souris −
Administration orale (gavage) quotidienne pendant 26 semaines
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Jour du prélèvement | Sérum Cmax (ng/mL) ASC0-24h (ng•h/mL) | Effets reliés au traitement | |
Souris hétéro-zygote(+/-) P53 N5 (20 par sexe par groupe) — étude principale; souris C57BL/6 (66 par sexe par groupe) — étude de toxicocinétique | 10 | 1 183 | 1 145 8 93 | 6 305 6 520 | Aucun effet relié au traitement n’a été observé |
| 50 | 1 183 | 2 500 3 180 | 21 500 23 150 | ↓ hémoglobine,↑ indice de distribution érythrocytaire, ↓ poids absolu et relatif des testicules et des épididymes, ↓ poids absolu et relatif des testicules et des épididymes | |
| 100 | 1 183 | 3 706 3 810 | 29 400 33 800 | ↓ hémoglobine, ↓ hématocrite, ↑ indice de distribution érythrocytaire, ↓ poids absolu et relatif des testicules et des épididymes, ↓ poids absolu et relatif de la rate | |
*Une tendance accrue à la mortalité et à la déplétion lymphoïde de la rate et du thymus a été observée chez les mâles.
Tableau 23 Ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le rat −
Administration orale (gavage) quotidienne pendant 26 semaines
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Jour du prélè-vement | Sérum Cmax (ng/mL) ASC0-24h (ng•h/mL) | Taux sanguin moyen (ng/mL) | Taux moyen dans les GB (ng/mL) Mâles Femelles | Effets reliés au traitement | ||
Rat Wistar 20 par sexe par groupe – étude principale; | 10 | 1 28 91 126 182 | 100 165 226 205 199 | 1 162 2 170 2 259 2 260 2 264 | 8 18 21 23 21 | 10,2 3,4 5,3 10,9 1,68 | 10,7 8,5 22,7 16,2 9,5 | ↓ hémoglobine, ↓ hématocrite, ↑ plaquettes et déplétion lymphoïde thymique |
15 par sexe par groupe – étude de toxicocinétique | 35 | 1 28 91 126 182 | 324 457 490 612 537 | 4 054 6 186 7 149 8 521 7 925 | 30 60 72 89 69 | 6,7 21,6 33,9 47,2 18,0 | 4,9 11,8 N.R. 18,0 5,1 | ↑ plaies cutanées ou gales, ↓ hémoglobine, ↓ hématocrite, ↑ plaquettes, ↓ ALT, peau croûteuse, ulcération cutanée (histologie), déplétion lymphoïde thymique et hypercellularité de la moelle du fémur |
| 70 | 1 28 91 126 182 | 663 887 1 007 1 297 1 138 | 8 744 6 857 17 244 21 460 19 152 | 67 141 205 265 197 | 9,4 49,4 74,2 81,7 30,0 | 1,7 57,0 41,9 103 71,8 | Mortalité, ↑ plaies cutanées ou gales, ↑ respiration audible, ↓ poids corporel, ↓ gain de poids corporel, ↓ consommation alimentaire, ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↑ plaquettes, ↑ nombres absolu et relatif de réticulocytes, ↓ cholestérol, ↑ phosphore inorganique, ↓ ALT, peau croûteuse, ulcération cutanée (histologie), petit thymus, ↓ poids du thymus, déplétion lymphoïde thymique, hypercellularité de la moelle du fémur, hématopoïèse extramédullaire splénique et accumulation de pigment dans le foie | |
N.R. = Non rapporté à cause de concentrations négatives de Ro 20-9963 dans les globules rouges.
Tableau 24 Ribavirine : Résumé des études de toxicité à doses multiples et des études de toxicocinétique chez le chien −
Administration orale (gavage) quotidienne pendant 26 semaines
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Jour du prélè-vement | Sérum Cmax (ng/mL) ASC0-24h (ng•h/mL) | Taux sanguin moyen (ng/mL) | Taux moyen dans les GB (ng/mL) Mâles Femelles | Effets reliés au traitement | ||
Chien beagle 7 par sexe par groupe | 5 | 1 28 91 182 | 1 495 1 180 1 555 1 605 | 8 315 9 200 9 795 10 395 | 37,9 102,7 73,1 97,7 | N.R. 96,5 1,8 53,4 | N.R. 95,1 58,3 84,5 | ↓ nombre moyen de lymphocytes |
| 10 | 1 28 91 182 | 3 170 2 855 3 405 3 700 | 17 600 18 550 19 450 23 100 | 86,1 142,5 202,5 174,5 | 22,2 61,0 89,8 74,8 | 15,3 81,9 345 78,5 | ↓ nombre moyen de lymphocytes, dilatation ou nécrose des glandes duodénales | |
| 20 | 1 28 91 182 | 7 175 6 888 7 175 6 145 | 35 700 42 600 40 450 40 050 | 236,5 386 273,5 358 | 18,2 250 N.R. 121 | 205 286 N.R. 152 | Altérations fécales,↓ poids corporel moyen (jusqu’à la 4e semaine), ↓ gain de poids corporel (jusqu’à la 4e semaine), ↓ consommation alimentaire (jusqu’à la 4e semaine), ↓ nombre moyen de lymphocytes, ↓ GB, ↓ érythrocytes, ↓ hémoglobine, ↓ hématocrite, ↑ réticulocytes, ↓ ALT, ↓ protéines totales, ↑ pigmentation de la pulpe splénique rouge, pigmentation des cellules de Kupffer du foie, ↑ dilatation ou nécrose des glandes duodénales, érosion de l’iléon, inflammation chronique de l’intestin grêle | |
N.R. = Non rapporté à cause de concentrations négatives de Ro 20-9963 dans les globules rouges.
Carcinogenèse : Les résultats d’une étude de 6 mois chez la souris hétérozygote (+/-) P53 et d’une étude de 2 ans chez le rat sur le pouvoir carcinogène n’ont révélé aucune augmentation de l’incidence ou de la sévérité des diverses lésions néoplasiques qui serait liée au traitement, pour des doses allant jusqu’à la dose maximale tolérée de 100 mg/kg/jour (six fois plus que la dose thérapeutique) et de 60 mg/kg/jour, respectivement. Toute proportion de surface corporelle gardée, ces doses représentaient environ 0,5 et 0,6 fois la dose maximale recommandée de ribavirine sur 24 heures chez l’humain. La dose de 100 mg/kg/jour a produit une ASC0-24h de 34 μg•h/mL. L’ASC0-12h de la ribavirine chez l’humain était de 26,4 μg•h/mL (valeur calculée dans des échantillons prélevés après la dose de ribavirine du matin), ce qui est similaire à l’exposition notée avec la dose étudiée la plus forte de l’étude sur la souris, qui n’a donné lieu à aucune néoplasie reliée au traitement.
Mutagenèse : La ribavirine a donné des résultats négatifs dans le test d’Ames sur le pouvoir mutagène, des résultats positifs dans le test du lymphome de souris in vitro et des résultats négatifs dans le test du micronoyau in vivo. Voir le tableau 25.
Tableau 25 Ribavirine : Résumé des études sur le pouvoir mutagène et génotoxique
| Titre | Système de dosage | Concentration/dose de ribavirine administrée | Durée de l’exposition | Constatations |
| Test de mutation génique sur bactéries | Test d’Ames : méthode standard sur les souches TA98, 100, 1535 et 1537 de Salmonella typhimurium et la souche WP2uvrA de Escherichia coli avec ou sans activation métabolique | 3,33 à 5000 μg/plaque (Salmonella typhimurium); 10,00 à 5000 μg/plaque (Escherichia coli) | 2 jours | Aucune activité mutagène n’a été observée en présence ou en l’absence d’activation métabolique. |
| Test in vitro du lymphome de souris | Lignée cellulaire L5178Y du lymphome de souris | 7,85 à 2500 μg/mL | 4 heures de traitement | Résultat positif en l’absence d’activation; résultat faiblement positif en présence d’activation |
Test in vivo du micronoyau chez la souris | Érythrocytes polychromatiques dans la moelle osseuse de souris CD-1 | 500, 1000, 2000 mg/kg/jour | 3 jours | ↓ rapport érythrocytes polychromatiques/érythrocytes normochromatiques à toutes les doses, ce qui indique une cytotoxicité pour la moelle osseuse; pas de ↑ érythrocytes polychromatiques micronucléés (négatif) |
Toxicologie de la reproduction
Aucune étude de toxicité sur la reproduction n’a été réalisée sur l’association de PEGASYS (peginterféron alfa-2a) et de COPEGUS (ribavirine). D’après l’ensemble des données sur le PEG-IFN alfa-2a seul et la ribavirine seule, le traitement d’association est tératogène et toxique pour la reproduction. Des effets sur les paramètres de la reproduction peuvent être attribués à chacun des deux médicaments. Ces effets devraient régresser complètement après l’arrêt du traitement. Le pouvoir tératogène du traitement d’association est attribué à la ribavirine, dont le pouvoir tératogène est bien connu.
Beaucoup de données ont été publiées relativement au pouvoir tératogène de la ribavirine. D’après ces données, la ribavirine est tératogène chez tous les rongeurs étudiés (souris, rat et hamster) après l’administration d’une seule ou de plusieurs doses. Il a suffi de 2,5 mg/kg de ribavirine pour produire des effets tératogènes. Quant aux autres espèces (lapin et babouin), les études publiées n’étaient pas assez bien conçues pour permettre d’évaluer catégoriquement le pouvoir tératogène de la ribavirine.
Les résultats d’une étude (dite de segment I) sur l’effet de la ribavirine sur la fertilité du rat (tableau 26) ont révélé une augmentation de la perte pré-implantation et du taux de résorption chez les femelles recevant la dose moyenne (30 mg/kg/jour) et la forte dose (100 mg/kg/jour). Ces résultats sont compatibles avec un effet inhibiteur de la ribavirine sur les cellules à multiplication rapide et ont confirmé que la ribavirine est embryotoxique.
Les résultats de cette étude ont aussi démontré une faible réduction du nombre de spermatozoïdes chez les mâles recevant la forte dose de ribavirine. Cette réduction du nombre de spermatozoïdes n’a pas altéré la fertilité des femelles non traitées qui se sont accouplées avec ces mâles. La diminution observée du nombre de spermatozoïdes est compatible avec des rapports publiés, selon lesquels l’administration orale de 35, 75 et 150 mg/kg de ribavirine à des souris pendant un maximum de 6 mois avait réduit le nombre de spermatides et la motilité des spermatozoïdes et augmenté le nombre de spermatozoïdes anormaux. En outre, des changements histopathologiques, y compris la dégénérescence de l’épithélium des tubes séminifères se traduisant principalement par une vacuolisation, une réduction de l’épaisseur et la nécrose des cellules germinales, avaient déjà été mis en évidence chez des animaux recevant ≥ 35 mg/kg/jour de ribavirine. Même si aucune constatation histopathologique reliée au traitement n’a été faite dans l’étude sur la fertilité du rat, une hypospermie au niveau de l’épididyme a été observée à l’examen microscopique de souris mâles qui étaient mortes prématurément. Ces souris avaient reçu de la ribavirine à raison de 200 ou 400 mg/kg/jour dans le cadre d’une étude de 4 semaines. D’après les données publiées, la toxicité testiculaire a régressé complètement en un ou deux cycles de spermatogenèse après l’arrêt du traitement. De même, le nombre de spermatozoïdes s’était normalisé à la fin de la période de rétablissement de 9 semaines de l’étude sur la fertilité du rat.
Tableau 26 Ribavirine : Résumé des études de toxicité sur la reproduction : Administration orale (gavage)
| Espèce et nombre d’animaux | Dose (mg/kg/jour) | Durée | Sérum Cmax (ng/mL) ASC0-24h (ng•h/mL) | Effets reliés au traitement | |
Rat Sprague-Dawley 20 femelles par groupe : étude principale; 11 femelles accouplées avec des mâles non traités par groupe : étude de toxicocinétique | 10 | pendant 4 semaines avant l’accouplement et jusqu’au 7e jour de gestation | 279 (jour 0) 291 (jour 27) | 1 420 (jour 0) 1 970 (jour 27) | |
| 30 | pendant 4 semaines avant l’accouplement et jusqu’au 7e jour de gestation | 484 (jour 0) 439 (jour 27) | 4 220 (jour 0) 4 940 (jour 27) | ↑ perte pré-implantation; ↑ taux de résorption | |
| 100 | pendant 4 semaines avant l’accouplement et jusqu’au 7e jour de gestation | 1 230 (jour 0) 1 380 (jour 27) | 15 200 (jour 0) 18 300 (jour 27) | ↓ consommation alimentaire de la mère; ↑ perte pré-implantation; ↑ taux de résorption ↓ nombre de petits vivants par portée | |
Rat Sprague-Dawley 20 femelles par groupe : étude principale; femelles accouplées avec des mâles non traités (rétablissement) | 10 | 4 semaines + 6 semaines sans traitement avant l’accouplement | |||
| 30 | 4 semaines + 6 semaines sans traitement avant l’accouplement | ||||
| 100 | 4 semaines + 6 semaines sans traitement avant l’accouplement | ↓ gain de poids corporel durant le traitement; ↓ consommation alimentaire durant le traitement | |||
Rat Sprague-Dawley 20 mâles par groupe : étude principale; 11 mâles accouplés avec des femelles non traitées par groupe : étude de toxicocinétique | 10 | pendant 9 semaines avant et durant l’accouplement | 304 (jour 0) 219 (jour 62) | 1 700 (jour 0) 1 970 (jour 62) | |
| 30 | pendant 9 semaines avant et durant l’accouplement | 954 (jour 0) 839 (jour 62) | 6 310 (jour 0) 6 770 (jour 62) | ↓ gain de poids corporel durant le traitement | |
| 100 | pendant 9 semaines avant et durant l’accouplement | 2 010 (jour 0) 1 470 (jour 62) | 17 600 (jour 0) 18 200 (jour 62) | ↓ gain de poids corporel durant le traitement; ↓ consommation alimentaire durant le traitement; ↓ nombre de spermatozoïdes | |
Rat Sprague-Dawley 20 mâles par groupe : étude principale; mâles accouplés avec des femelles non traitées (rétablissement) | 10 | 11 semaines + 9 semaines sans traitement avant l’accouplement | |||
| 30 | 11 semaines + 9 semaines sans traitement avant l’accouplement | ||||
| 100 | 11 semaines + 9 semaines sans traitement avant l’accouplement | ↓ gain de poids corporel durant le traitement; ↓ consommation alimentaire durant le traitement | |||
RÉFÉRENCES
- 1. Bernstein D et al. Relationship of health-related quality of life to treatment adherence and sustained response in chronic hepatitis C patients. Hepatology 2002; 35(3):704-8.
- 2. Bonkovsky HL, Woolley JM. Reduction of health-related quality of life in chronic hepatitis C and improvement with interferon therapy. Hepatology. 1999; 29:264-70.
- 3. Bruchfeld A, Stahle L, Anderson J et al. Ribavirin treatment in dialysis patients with chronic hepatitis C virus infection - A pilot study. J Viral Hepat 2001 Jul;8(4)287-92.
- 4.
Charles SA, Harris JM, Pedder S, Kumar S. Improving hepatitis C therapy. Attaching a polyethylene glycol
“tail” to interferon for better clinical properties. Modern Drug Discovery 2000:59-67.
- 5. Doglio A. Second generation of the automated Cobas Amplicor HCV assay improves sensitivity of hepatitis C virus RNA detection and yields that are more clinically relevant. J Clin Microbiol 1999; 37:1567-9.
- 6. Fattovich G. A survey of adverse events in 11 241 patients with chronic viral hepatitis treated with alfa interferon. J Hepatol 1996; 24:38-47.
- 7.
Fleischer R, Boxwell D et al. Nucleoside Analogues and Mitochondrial Toxicity. Clinical Infectious
Diseases 2004;38:e79-e80.
- 8. Fried MW, Shiffman, ML, Rajender Reddy K et al. Peginterferon alfa-2a plus ribavirin for chronic hepatitis C virus infection. N Engl J Med 2002;347(13):975-82.
- 9. Frye RF. Validation of the five drug “Pittsburgh cocktail” approach for assessment of selective regulation of drug-metabolizing enzymes. Clin Pharmacol Ther 1997;62:365-76.
- 10. Hadziyannis SJ et al. Peginterferon-α2a and ribavirin combination therapy in chronic hepatitis C. A randomized study of treatment duration and ribavirin dose. Ann Intern Med 2004;140:346-55.
- 11.
Heathcote EJ. Multinational evaluation of the efficacy and safety of once-weekly peginterferon alfa-2a
(PEG-IFN) in patients with chronic hepatitis C (CHC) with compensated cirrhosis. Hepatology 1999; 30(Suppl):316A.
- 12. Heathcote EJ, Shiffman ML, Cooksley E. Peginterferon alfa-2a in patients with chronic hepatitis C and cirrhosis. N Eng J Med 2000;343(23):1673-724.
- 13.
Heathcote EJ. The pharmacokinetics of pegylated-40K interferon alfa-2a (PEG-IFN) in chronic hepatitis C
(CHC) patients with cirrhosis. Gastroenterology 1999; 116(Suppl); A735.
- 14.
Japour AJ. A Phase-I Study of the Safety, Pharmacokinetics, and Antiviral Activity of Combination
Didanosine and Ribavirin in Patients with HIV-1 Disease. J Acquir Immune Defic Syndr Human Retrovirol 1996;13:235-46.
- 15. Jie K, Rensma PL, Veen S, Bosch FH, Valentijn RM. Safety of interferon and ribavirin therapy in haemodialysis patients with chronic hepatitis C: Results of a pilot study. Nephrol Dial Transplant 2001; 16:193-5.
- 16. Johnson EM. The effects of ribavirin on development and reproduction: a critical review of published and unpublished studies in experimental animals. J Am Coll Toxicol 1990;9:551-61.
- 17. Knodell RG, Ishak KG, Black WC et al. Formulation and applications of numerical scoring system for assessing histological activity in asymptomatic chronic active hepatitis. Hepatology 1981; 1:431-5.
- 18. Mauss S, Valenti W et al. Risk factors for hepatic decompensation in patients with HIV/HCV coinfection and liver cirrhosis during interferon-based therapy. AIDS 2004 (18) No.13 F21-25.
- 19. McHutchinson JG et al. Interferon alfa-2b alone or in combination with ribavirin as initial treatment for chronic hepatitis C. N Engl J Med 1998;339:1485-92.
- 20. Monographie de Roferon-A® (Interferon alfa-2a, recombinant). Hoffmann-La Roche Limitée. Révisée le 22 juillet 2002.
- 21. Peck-Radosavljevic M. Blunted thrombopoietin response to interferon alfa-induced thrombocytopenia during treatment for hepatitis C. Hepatology 1998;28(5):1424-9.
- 22. Reddy R et al. Controlled-release, pegylation, liposomal formulations: new mechanisms in the delivery of injectable drugs. Annals of Pharmacotherapy 2000;24:948-1023.
- 23. Reddy KR et al. Efficacy and safety of pegylated (40-kd) interferon alfa-2a compared with interferon alfa-2a in noncirrhotic patients with chronic hepatitis C. Hepatology 2001;33:433-8.
- 24.
Sata M. Mechanisms of thrombocytopenia induced by interferon therapy for chronic hepatitis. Br J
Gastroenterology 1997; 32:206-10.
- 25.
Sherman M, Bain V, Villeneuve JP et al. Management of Viral Hepatitis: A Canadian Consensus
Conference 2004. Disponible sur à l’adresse www.hepatology.ca. Accédée le 16 août 2004.
- 26. Sim SM et al. Effect of ribavirin on zidovudine efficacy and toxicity in vitro: a concentration-dependent interaction. AIDS Res Human Retrovir 1998;14(18):1661-7.
- 27.
Stremlo D. Antiproliferative activity of pegylated interferon alpha (Ro 25-8310). Roche Research Report
No. N-181539, février 2000.
- 28. Torriani FJ, Rodriguez-Torres M, Rockstroh JK et al. Peginterferon alfa-2a plus ribavirin for chronic hepatitis C virus infection in HIV infected patients. N Eng J Med 2004;351(5):438-50.
- 29.
Trepo C. Genotype and viral load as prognostic indicators in the treatment of hepatitis C. J Viral Hepatitis
2000;7(4):250-7.
- 30.
Trey C, Burns DG, Saunders SJ. Treatment of hepatic coma by exchange blood transfusion. N. Eng J Med.
1966; 274:473-81.
- 31.
Ware J. Health-related quality of life in chronic hepatitis C: impact of disease and treatment response. The
Interventional Therapy Group. Hepatology 1999; 30(2):550-5.
- 32.
Zeuzem S. Treatment of chronic hepatitis C virus infection in patients with cirrhosis. J Viral Hepatitis
2000; 7(5):327-34.
- 33.
Zeuzem S, Feinman SV, Rasenack J et al. Peginterferon alfa-2a in patients with chronic hepatitis C. N Eng
J Med 2000;343(23):1666-72.
- 34. Zeuzem S et al. Viral kinetics in patients with chronic hepatitis C treated with standard or peginterferon alfa-2a. Gastroenterology 2001; 120:1438-47.
- 35. Zeuzem S. Quantification of the initial decline of serum hepatitis C virus RNA and response to interferon alfa. Hepatology 1998; 27:1149-56.