


Monographie de produit - PMS-Dolutegravir
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Sans objet
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
| MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE .................... 2 | |
| TABLE DES MATIÈRES ................................................................................................................. 2 | |
| Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4 | |
| 1 Indications ............................................................................................................. 4 | |
| 1.1 Pédiatrie ......................................................................................................... 4 | |
| 1.2 Gériatrie ......................................................................................................... 4 | |
| 2 Contre-Indications .................................................................................................. 4 | |
| 4 Posologie et administration ................................................................................... 4 | |
| 4.1 Considérations posologiques ......................................................................... 4 | |
| 4.5 Dose oubliée ................................................................................................... 6 | |
| 5 Surdose .................................................................................................................. 7 | |
| 6 Formes pharmaceutiques, teneurs, composition et conditionnement ..................... 7 | |
| 7 Mises en garde et précautions ................................................................................ 8 | |
| Généralités ..................................................................................................................... 8 | |
| Conduite et utilisation de machines ............................................................................... 8 | |
| Fonctions hépatiques, biliaires, pancréatiques ............................................................. 8 | |
| Réactions d’hypersensibilité .......................................................................................... 8 | |
| Système Immunitaire ..................................................................................................... 9 | |
| 7.1 Populations particulières ................................................................................ 9 | |
| 7.1.1 Grossesse ....................................................................................................... 9 | |
| 7.1.2 Allaitement................................................................................................... 11 | |
| 7.1.3 Enfants et adolencents ................................................................................. 11 | |
| 7.1.4 Personnes âgées ........................................................................................... 11 | |
| 8 Effets indésirables ................................................................................................ 12 | |
| 8.1 Aperçu des effets indésirables ..................................................................... 12 | |
| 8.2 Effets indésirables observés au cours des études cliniques ......................... 12 | |
| 8.2.3 Effets indésirables observés au cours des études cliniques – enfants ......... 15 | ||
| 8.3 Effets indésirables peu fréquents observés au cours des études cliniques . 15 | ||
| 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, | ||
| données biochimiques et autres données quantitatives ............................. 16 | ||
| 8.5 Effets indésirables observés après la commercialisation ............................ 19 | ||
| 9 Interactions médicamenteuses ............................................................................. 20 | ||
| 9.2 Aperçu des interactions médicamenteuses ................................................. 20 | ||
| 9.4 Interactions médicament-médicament ........................................................ 21 | ||
| 9.5 Interactions médicament-aliment ................................................................ 25 | ||
| 9.6 Interactions médicament-plante médicinale ............................................... 25 | ||
| 9.7 Interactions médicament-examens de laboratoire ...................................... 25 | ||
| 10 Pharmacologie clinique ........................................................................................ 26 | ||
| 10.1 Mode d’action .............................................................................................. 26 | ||
| 10.2 Pharmacodynamie ........................................................................................ 26 | ||
| 10.3 Pharmacocinétique....................................................................................... 26 | ||
| 11 Conservation, stabilité et mise au rebut ............................................................... 33 | ||
| Partie 2 : Renseignements scientifiques ........................................................................... 34 | ||
| 13 Renseignements pharmaceutiques ....................................................................... 34 | ||
| 14 Études cliniques ................................................................................................... 35 | ||
| 14.1 Études cliniques par indication .................................................................... 35 | ||
| 14.2 Études comparative de biodisponibilité ................................................................... 49 | ||
| 15 Microbiologie ....................................................................................................... 50 | ||
| 16 Toxicologie non clinique ....................................................................................... 53 | ||
| 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .......................................................... 54 | ||
| Renseignements sur le médicament pour le patient ........................................................ 55 | ||
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
pms-DOLUTEGRAVIR (comprimés de dolutégravir) est indiqué en association avec d’autres agents antirétroviraux pour le traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adultes ainsi que chez les enfants âgés d’au moins 6 ans et pesant au moins 40 kg n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase (ITBI).
1.1 Pédiatrie
Enfants (âgés de moins de 6 ans, pesant moins de 40 kg ou ayant déjà reçu un ITBI) : L’innocuité et l’efficacité du dolutégravir n’ont pas été établies chez les enfants de moins de 6 ans, pesant moins de 40 kg ou ayant déjà reçu un ITBI et qui présentent une résistance soupçonnée ou confirmée à d’autres ITBI. pms-DOLUTEGRAVIR n'est pas recommandé chez les patients pesant moins de 40 kg, car aucun ajustement posologique ne peut être effectué.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les études cliniques menées sur le dolutégravir ne comprenaient pas un nombre suffisant de patients âgés de 65 ans ou plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
2 Contre-Indications
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnemnt.
- pms-DOLUTEGRAVIR est contre-indiqué en association avec des médicaments ayant une fenêtre thérapeutique étroite, qui sont des substrats du transporteur de cation organique 2 (OCT2), incluant sans s’y limiter le dofétilide et la fampridine (aussi appelée dalfampridine) (voir la section 9 Interactions médicamenteuses).
4 Posologie et administration
4.1 Considérations posologiques
Comme c’est le cas pour tous les médicaments antirétroviraux, le traitement par le dolutégravir doit être mis en route par un professionnel de la santé qui possède de l’expérience dans la prise en charge de l’infection par le VIH.
Il faut tenir compte du point suivant avant d’instaurer un traitement par pms-DOLUTEGRAVIR :
- Une piètre réponse virologique a été observée chez des sujets traités par le dolutegravir à raison de 50 mg 2 fois par jour qui présentaient une substitution en Q148 associée à une résistance aux ITBI en plus d’au moins 2 autres substitutions associées à une résistance aux ITBI, incluant, sans s’y limiter, T66A, L74I/M, E138A/K/T, G140A/C/S, Y143R/C/H, E157Q, G163S/E/K/Q ou G193E/R.
Les comprimés de pms-DOLUTEGRAVIR peuvent être pris avec ou sans nourriture.
pms-DOLUTEGRAVIR est offert sous forme de comprimés. Pour les recommandations posologiques relatives aux comprimés, voir la dose recommandée pour les adultes et le Tableau 2 pour les enfants.
4.2 Posologie recommandée et ajustement posologique
Adultes
Tableau 1 Schéma posologique recommandé chez les adultes
| Population visée | Dose de comprimés | Fréquence d’administration |
| Jamais traitésa | 50 mg | 1 fois par jour |
| Déjà traités, n’ayant jamais reçu d’ITBIa | 50 mg | 1 fois par jour |
| Déjà traités, présentant une résistance aux ITBIb | 50 mg | 2 fois par jour |
a Lorsqu’il s’utilise en concomitance avec des inducteurs puissants de l’UGT1A ou de la CYP3A, y compris l’éfavirenz, l’association tipranavir-ritonavir, l’association fosamprénavir-ritonavir ou la rifampine, dolutegravir doit être administré à raison de 50 mg 2 fois par jour (voir la section 9 Interactions Médicamenteuses).
b Chez les patients qui présentent une résistance aux ITBI, on recommande d’utiliser des associations de rechange qui ne contiennent pas d’inducteurs métaboliques lorsque c’est possible. L’innocuité et l’efficacité de doses supérieures à 50 mg 2 fois par jour n’ont pas été évaluées (voir la section 9 Interaction médicamenteuses).
Personnes âgées
On dispose de données limitées sur l’emploi du dolutégravir chez les patients âgés de 65 ans ou plus. En général, il convient d’administrer pms-DOLUTEGRAVIR avec prudence chez les personnes âgées, vu la fréquence plus grande d’insuffisance hépatique, rénale ou cardiaque et d’affections ou de pharmacothérapies concomitantes.
Enfants
Patients jamais traités ou déjà traités, n’ayant jamais reçu d’ITBI
La dose recommandée de pms-DOLUTEGRAVIR chez les enfants âgés d’au moins 6 ans et pesant au moins 40 kg figure au Tableau 2.
L’innocuité et l’efficacité du dolutégravir n’ont pas été établies chez les enfants de moins de 6 ans ou pesant moins de 40 kg, ou infectés par le virus du VIH-1 et présentant une résistance soupçonnée ou confirmée aux ITBI. pms-DOLUTEGRAVIR n'est pas recommandé chez les patients pesant moins de 40 kg car aucun ajustement posologique ne peut être effectué.
Tableau 2 Schéma posologique recommandé chez les enfants
Poids corporel (kg) | Comprimés pms-DOLUTEGRAVIR | |
Dose quotidienne (1 fois par jour) | Nombre de comprimés | |
| 40 kg ou plus | 50 mg | 1 comprimé à 50 mg |
a Si certains inducteurs de l’UGT1A ou de la CYP3A, y compris l’éfavirenz, l’association tipranavir- ritonavir, l’association fosamprénavir-ritonavir ou la rifampine, sont pris en concomitance, la posologie de dolutégravir (fondée sur le poids du patient) doit alors passer à deux prises par jour (voir la section 9 Interaction médicamenteuses)
Pour réduire le risque de suffocation, les comprimés doivent être avalés un à la fois.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’un dysfonctionnement hépatique léger ou modéré (score A ou B de Child-Pugh). Comme l’effet d’une atteinte hépatique sévère (score C de Child-Pugh) sur la pharmacocinétique du dolutégravir n’a pas été étudié, il n’est pas recommandé d’utiliser ce médicament chez les patients présentant une telle atteinte de la fonction hépatique (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale
Les concentrations plasmatiques de dolutégravir ont diminué chez les sujets accusant une atteinte rénale sévère par rapport à celles observées chez des témoins appariés en bonne santé. Aucun ajustement posologique n’est nécessaire chez les patients n’ayant jamais reçu d’ITBI présentant une atteinte rénale légère, modérée ou sévère (ClCr < 30 mL/min, pas de dialyse). La prudence est de mise chez les patients montrant une résistance aux ITBI qui présentent une atteinte rénale sévère, car une faible exposition au dolutégravir peut entraîner une perte de son effet thérapeutique et l’apparition d’une résistance au médicament. Les données sur l’utilisation du dolutégravir chez des patients dialysés sont limitées (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
4.5 Dose oubliée
En cas d’oubli, les patients doivent prendre la dose omise le plus tôt possible, à moins qu’il ne reste que 4 heures ou moins avant le moment prévu de la prise de la dose suivante. En cas d’omission d’une dose, ils ne doivent pas doubler la dose suivante.
5 Surdose
Symptômes et signes
À l’heure actuelle, on dispose d’une expérience limitée sur la sudose de dolutégravir.
L’expérience limitée acquise auprès de sujets sains ayant pris des doses uniques élevées (jusqu’à 250 mg) n’a pas mis en évidence de symptômes ou de signes particuliers, autres que ceux qui figurent parmi les effets indésirables.
Traitement
Il n’existe aucun traitement spécifique de surdose de dolutégravir. En cas de surdose, le patient doit faire l’objet d’une surveillance étroite et d’un traitement de soutien, selon le cas. Étant donné que le dolutégravir se lie dans une forte proportion aux protéines plasmatiques, il est peu probable que la dialyse contribue à son élimination dans une mesure significative.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 Voie d’administration, formes posologiques, teneurs et ingrédients non médicinaux
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Orale | Comprimés pelliculés à 10, 25 et 50 mg de dolutégravir (sous forme de dolutégravir sodique) | FD & C jaune # 6 (laque d’aluminium) macrogol/ polyéthylèneglycol, mannitol, cellulose microcrystalline, Alcool polyvinylique (partiellement hydrolysé,) povidone, glycolate d’amidon sodique, stéarylfumarate de sodium, talc, dioxyde de titane. |
Présentation
Les comprimés de 50 mg pms-DOLUTEGRAVIR sont des comprimés de couleur orange clair, de forme ronde, biconvexe pelliculé, débossés avec « LA54 » d’un côté et uni de l’autre côté.
Conditionnement
pms-DOLUTEGRAVIR 50 mg are available in bottle of 30 tablets.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
7 Mises en garde et précautions
Généralités
Les patients qui reçoivent du pms-DOLUTEGRAVIR ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection par le VIH. Ils doivent, par conséquent, demeurer sous l’étroite surveillance clinique de médecins expérimentés dans le traitement de ces affections associées au VIH.
Conduite et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Fonctions hépatiques, biliaires, pancréatiques
Hépatotoxicité
Des cas de toxicité hépatique, y compris l’élévation des paramètres biochimiques sériques de la fonction hépatique, l’hépatite et l’insuffisance hépatique aiguë, ont été signalés chez des patients qui recevaient un traitement contenant du dolutégravir, mais qui n’avaient aucune maladie hépatique préexistante ni d’autres facteurs de risque identifiables. Une atteinte hépatique causée par le médicament ayant mené à une greffe du foie a été signalée pendant le traitement par TRIUMEQ (dolutégravir-abacavir-lamivudine). Il est recommandé de surveiller l’apparition d’une hépatotoxicité durant le traitement.
Modifications des résultats des épreuves de la fonction hépatique chez les patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C
Le risque d’élévation du taux de transaminases associé à l’emploi du dolutégravir peut être plus grand chez les patients atteints d’une hépatite B ou C sous-jacente. On a observé une élévation des résultats des épreuves hépatiques compatible avec le syndrome inflammatoire de reconstitution immunitaire chez certains patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, au début du traitement par le dolutégravir. La surveillance des constantes biochimiques hépatiques est recommandée chez ces patients. Une diligence particulière s’impose au moment de mettre en route ou de maintenir un traitement efficace contre l’hépatite B (d’après les lignes directrices en matière de traitement) lorsqu’un traitement reposant sur le dolutégravir est instauré chez les patients co-infectés par le virus de l’hépatite B (voir la section 8.2 Effets indésirables observés dans les études cliniques, Patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C).
Réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été associées aux ITBI, dont le dolutégravir, et se sont caractérisées par des éruptions cutanées, des symptômes constitutionnels et, parfois, un dysfonctionnement organique, y compris une atteinte hépatique. En présence de signes ou de symptômes d’hypersensibilité (soit, entre autres, éruption cutanée sévère ou éruption cutanée accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, vésicules cutanées, lésions buccales, conjonctivite, œdème du visage, hépatite, éosinophilie ou œdème de Quincke), on doit cesser immédiatement l’administration de pms-DOLUTEGRAVIR et de tout autre médicament présumé responsable, puis surveiller l’état clinique du patient, y compris les transaminases hépatiques, et instaurer un traitement approprié. Tout délai avant l’interruption du
traitement par le pms-DOLUTEGRAVIR ou tout autre agent présumé responsable pourrait entraîner une réaction potentiellement mortelle.
Système Immunitaire
Syndrome inflammatoire de reconstitution immunitaire (SIRI)
Le syndrome inflammatoire de reconstitution immunitaire a été signalé chez des patients infectés par le VIH traités par une association d’antirétroviraux, y compris dolutégravir. Durant la phase initiale du traitement, les patients qui répondent au traitement antirétroviral pourraient présenter une réponse inflammatoire à des infections opportunistes peu évolutives ou résiduelles (p. ex., complexe Mycobacterium avium [CMA], cytomégalovirose [CMV], pneumonie à Pneumocystis jirovecii [PPC] ou tuberculose [TB]), lesquelles peuvent nécessiter d’autres évaluations et traitements.
On a également fait état de troubles auto-immuns (comme la maladie de Basedow, la polymyosite, l’hépatite auto-immune et le syndrome de Guillain-Barré) dans le contexte de la reconstitution immunitaire. Cependant, le moment de leur installation est plus variable. En effet, ils peuvent survenir plusieurs mois après le début du traitement et leur présentation peut parfois être atypique.
7.1 Populations particulières
7.1.1 Grossesse
pms-DOLUTEGRAVIR ne doit pas être utilisé chez la femme enceinte à moins que les bienfaits escomptés pour la mère ne l’emportent sur les risques possibles auxquels le foetus est exposé.
Les données concernant l’utilisation du dolutégravir chez les femmes enceintes sont insuffisantes pour évaluer de manière définitive le risque d’anomalies congénitales et de fausse couche associé au médicament. Par contre, les données dont on dispose et qui proviennent du registre de l’emploi des antirétroviraux chez la femme enceinte (Antiretroviral Pregnancy Registry ou APR) ne révèlent aucune hausse du risque d’anomalies congénitales. Dans l’ensemble de la population canadienne, le taux de base estimé d’anomalies congénitales majeures et de fausse couche pour ce qui est des grossesses reconnues sur le plan clinique est de 3 à 5 % et de 15 à 25 %, respectivement.
Les résultats de deux vastes études sur la surveillance de l’issue des grossesses, qui ont été menées au Botswana (étude Tsepamo) et en Eswatini et qui comptaient, au total, plus de 19 000 personnes recevant un traitement contenant du dolutégravir au moment de la conception, n’ont montré aucune différence significative quant à la prévalence des anomalies du tube neural entre les nourrissons nés de personnes qui avaient été exposées au dolutégravir au moment de la conception et ceux nés de personnes qui recevaient un traitement antirétroviral sans dolutégravir au moment de la conception ou qui n’étaient pas infectées par le VIH.
La première analyse provisoire de l’étude Tsepamo menée au Botswana et portant sur la surveillance de l’issue des grossesses a permis de mettre en évidence un lien entre l’exposition au dolutégravir et un risque accru d’anomalies du tube neural lorsque le dolutégravir était administré au moment de la conception et au début de la grossesse. Une autre analyse a, par la suite, été menée auprès d’une plus vaste cohorte de personnes ayant pris part à l’étude sur la surveillance de l’issue des grossesses au Botswana. Cette cohorte comptait plus de 9 460 personnes qui avaient été
exposées au dolutégravir au moment de la conception, 23 664 personnes qui recevaient un traitement sans dolutégravir, ainsi que 170 723 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,11 % (IC à 95 % : de 0,05 % à 0,19 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient un traitement sans dolutégravir (0,11 %; IC à 95 % : de 0,07 % à 0,16 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,06 %; IC à 95 % : de 0,05 % à 0,08 %).
L’étude menée en Eswatini sur la surveillance de l’issue des grossesses comptait 9 743 personnes qui avaient été exposées au dolutégravir au moment de la conception, 1 838 personnes qui recevaient un traitement sans dolutégravir et 32 259 personnes enceintes qui n’étaient pas infectées par le VIH. La prévalence des anomalies du tube neural chez les nourrissons nés de personnes qui recevaient du dolutégravir au moment de la conception était de 0,08 % (IC à 95 % : de 0,04 % à 0,16 %). Ce taux ne différait pas de manière significative de celui observé chez les nourrissons nés de personnes qui recevaient un traitement sans dolutégravir (0,22 %; IC à 95 % : de 0,06 % à 0,56 %) ou chez ceux nés de personnes qui n’étaient pas infectées par le VIH (0,08 %; IC à 95 % : de 0,06 % à 0,12 %). La prévalence des anomalies du tube neural observée chez les nourrissons nés de personnes recevant un traitement sans dolutégravir était associée à un large intervalle de confiance compte tenu de la petite taille de l’échantillon.
Les limites de ces études sur la surveillance de l’issue des grossesses comprennent le manque de données permettant de déterminer si les caractéristiques initiales étaient homogènes entre les groupes étudiés ou d’évaluer d’autres facteurs tels que l’utilisation d’acide folique avant la conception ou au cours du premier trimestre.
Selon des rapports prospectifs à l’APR portant sur 1 378 cas d’exposition au dolutégravir pendant des grossesses (dont 874 pendant le premier trimestre) ayant abouti à des naissances vivantes, le risque global d’anomalies congénitales associé au dolutégravir a été comparable aux taux de base d’anomalies congénitales observés dans le cadre de deux systèmes de surveillance de population (Metropolitan Atlanta Congenital Defects Program [MACDP] ayant décelé 2,72 cas d’anomalies par 100 naissances vivantes et Texas Birth Defects Registry [TBDR] ayant décelé 4,17 cas par 100 naissances vivantes). La prévalence des anomalies pour les naissances vivantes était de 3,3 % (IC à 95 % : de 2,2 % à 4,7 %) lorsque le traitement contenant du dolutégravir avait été administré au cours du premier trimestre et de 5,0 % (IC à 95 % : de 3,2 % à 7,3 %) lorsque le traitement contenant du dolutégravir avait été administré pendant le deuxième ou le troisième trimestre.
Le dolutégravir traverse facilement la barrière placentaire chez l’humain. Chez les femmes enceintes infectées par le VIH, les concentrations médianes (intervalle) de dolutégravir dans le cordon ombilical étaient 1,28 (de 1,21 à 1,28) fois plus élevées que les concentrations plasmatiques périphériques maternelles.
Les renseignements concernant les effets du dolutégravir chez les nouveau-nés sont insuffisants.
Les études portant sur les effets toxiques sur la reproduction chez l’animal n’ont mis en évidence aucun effet sur la fonction reproductrice ni de tératogénicité, et aucun signe de toxicité embryonnaire ou fœtale pertinente, notamment aucune anomalie du tube neural, (voir la section 16 Toxicologie non clinique).
Registre de l’emploi des antirétroviraux chez la femme enceinte : Un registre a été établi afin de surveiller l’issue materno-fœtale chez les femmes enceintes infectées par le VIH ayant été exposées au dolutégravir et à d’autres antirétroviraux. Les professionnels de la santé sont invités à y inscrire leurs patientes :
http://www.apregistry.com
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
Les mères infectées par le VIH-1 ne doivent pas allaiter leur enfant afin d’éviter la transmission postnatale du VIH. De faibles quantités de dolutégravir passent dans le lait maternel humain. Dans le cadre d’une étude ouverte à répartition aléatoire dans laquelle on a administré un traitement à base de dolutégravir jusqu’à deux semaines après l’accouchement à des femmes enceintes infectées par le VIH n’ayant jamais reçu de traitement, le rapport médian (intervalle) entre les concentrations dans le lait maternel et les concentrations plasmatiques chez la mère était de 0,033 (de 0,021 à 0,050). On doit dire aux mères traitées par pms-DOLUTEGRAVIR de ne pas allaiter.
7.1.3 Enfants et adolencents
Pédiatrie (enfants et adolencents âgés de moins de 6 ans, pesant moins de 40 kg ou ayant déjà reçu un ITBI) :
Le dolutégravir n'est pas recommandé chez les enfants âgés de moins de 6 ans ou pesant moins de 40 kg. L’innocuité et l’efficacité du dolutégravir n’ont pas été établies chez les enfants de moins de 6 ans, pesant moins de 40 kg ou ayant déjà reçu un ITBI et présentant une résistance documentée ou cliniquement soupçonnée à d’autres ITBI.
7.1.4 Personnes âgées
Gériatrie (≥ 65 ans) : En raison du nombre insuffisant de sujets âgés de 65 ans ou plus ayant participé aux études cliniques sur le dolutégravir, il est impossible de déterminer s’ils répondent différemment des patients adultes âgés de moins de 65 ans. En général, il convient d’être prudent lorsqu’on choisit la dose pour le traitement d’un patient âgé, vu la fréquence plus élevée de dysfonctionnement hépatique, rénal ou cardiaque, de maladie ou de pharmacothérapie concomitante dans cette population.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité global du dolutégravir a été établi à partir de données recueillies auprès de plus de 1 500 patients infectés par le VIH ayant reçu un traitement à base de dolutégravir lors d’études cliniques de phases II et III. Le dolutégravir a affiché un profil d’innocuité global semblable dans l’ensemble des populations de patients n’ayant jamais été traités, ayant déjà été traités (et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase) et présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase. Les plus fréquents effets indésirables d’intensité modérée ou sévère survenus à une fréquence ≥ 2 % (chez les patients recevant dolutégravir dans l’une ou l’autre des études) sont l’insomnie, les céphalées, la fatigue, les nausées et la diarrhée.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique, et doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Patients n’ayant jamais été traités
L’évaluation de l’innocuité du dolutégravir chez les patients infectés par le VIH-1 n’ayant jamais été traités est fondée sur les analyses des données à 48 semaines provenant de deux études internationales, multicentriques en cours, menées à double insu après répartition aléatoire : l’essai SPRING-2 (ING113086) et l’essai SINGLE (ING114467).
Durant l’étude SPRING-2, 822 patients adultes ont reçu, à l’issue d’une répartition aléatoire, au moins une dose de dolutégravir à 50 mg, 1 fois par jour, ou de ISENTRESS (raltégravir) à 400 mg, 2 fois par jour, tous deux en association avec un traitement à dose fixe jumelant deux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) (sulfate d’abacavir et lamivudine [KIVEXA] ou emtricitabine et ténofovir [TRUVADA]). Le taux d’effets indésirables ayant mené à l’abandon du traitement s’établissait à 2 % dans les deux groupes de traitement.
Durant l’étude SINGLE, 833 patients adultes ont reçu, à l’issue d’une répartition aléatoire, au moins une dose de dolutégravir à 50 mg jumelée à l’association à dose fixe KIVEXA (abacavir-lamivudine) 1 fois par jour, ou à l’association à dose fixe ATRIPLA (éfavirenz-emtricitabine-ténofovir) 1 fois par jour. Le taux d’effets indésirables menant à un abandon du traitement a été de 2 % chez les patients traités par le dolutégravir à 50 mg, 1 fois par jour + KIVEXA (abacavir-lamivudine), et de 10 % chez ceux ayant reçu ATRIPLA (éfavirenz-emtricitabine-ténofovir) 1 fois par jour.
Le Tableau 4 présente les effets indésirables survenus durant le traitement (ayant un lien causal avec le traitement selon les chercheurs), d’intensité modérée ou sévère, et observés à une fréquence ≥ 2 % dans l’un ou l’autre des groupes de traitement des études SPRING-2 et SINGLE.
Les réactions indésirables et les anomalies des épreuves de laboratoire observées à 96 semaines dans l’étude SPRING-2 et à 144 semaines dans l’étude SINGLE concordaient généralement avec les observations faites à 48 semaines.
Tableau 4 Effets indésirables modérés ou plus intenses (grades 2 à 4) survenus durant le traitement et à une fréquence ≥ 2 % chez les patients jamais traités lors des essais SPRING-2 et SINGLE (sur 48 semaines)
Système ou appareil/ Terme privilégié | SPRING-2 | SINGLE | ||
dolutégravir 50 mg 1 f.p.j. + 2 INTI (N = 411) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + 2 INTI (N = 411) | dolutégravir 50 mg + KIVEXA (abacavir-lamivudine) 1 f.p.j. (N = 414) | ATRIPLA (éfavirenz-emtricitabine -ténofovir) 1 f.p.j. (N = 419) | |
Affections psychiatriques Insomnie Rêves anormaux | 1 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) | 13 (3 %) 2 (< 1 %) | 9 (2 %) 8 (2 %) |
Affections du système nerveux Étourdissements Céphalées | 1 (< 1 %) 3 (< 1 %) | 1 (< 1 %) 4 (< 1 %) | 2 (< 1 %) 7 (2 %) | 19 (5 %) 9 (2 %) |
Affections gastro- intestinales Nausées Diarrhée | 6 (1 %) 2 (< 1 %) | 5 (1 %) 2 (< 1 %) | 3 (< 1 %) 4 (< 1 %) | 12 (3 %) 7 (2 %) |
Affections de la peau ou du tissu sous-cutané Éruption cutanée | 0 | 2 (< 1 %) | 1 (< 1 %) | 14 (3 %) |
Affections de l’oreille et du labyrinthe Vertiges | 0 | 1 (< 1 %) | 0 | 7 (2 %) |
Patients déjà traités par des antirétroviraux et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase
Dans le cadre d’une étude internationale multicentrique menée à double insu (ING111762, SAILING), 719 adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux ont reçu, à l’issue d’une répartition aléatoire, l’un des deux traitements suivants : dolutégravir à 50 mg, 1 fois par jour, ou ISENTRESS (raltégravir) à 400 mg, 2 fois par jour, en association avec le traitement de base choisi par le chercheur pouvant inclure jusqu’à deux agents, dont au moins un agent entièrement actif. À la 48e semaine, les taux d’effets indésirables ayant mené à l’abandon du traitement ont été de 2 % (7/357) chez les patients traités par le dolutégravir à 50 mg, 1 fois par jour + le traitement de base, et de 4 % (13/362) chez ceux ayant reçu le ISENTRESS (raltégravir) à 400 mg, 2 fois par jour + le traitement de base.
En 48 semaines, le seul effet indésirable survenu durant le traitement d’intensité modérée ou sévère, et observé à une fréquence ≥ 2 % dans l’un ou l’autre des groupes de traitement a été la diarrhée, chez 2 % (6/357) des sujets traités par le dolutégravir à 50 mg, 1 fois par jour + le traitement de base, et 1 % (5/362) de ceux ayant reçu ISENTRESS (raltégravir) à 400 mg, 2 fois par jour + le traitement de base.
Patients présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase
Dans le cadre d’une étude multicentrique ouverte comportant un seul groupe de traitement (ING112574, VIKING-3), 183 adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux, ayant connu des échecs virologiques et présentant ou ayant déjà présenté des signes de résistance au raltégravir et/ou à l’elvitégravir ont reçu du dolutégravir à 50 mg, 2 fois par jour, en association avec le traitement de base échouant actuellement pendant 7 jours, puis en association avec le traitement de base optimisé à partir du 8e jour. Lors de l’analyse des données à la 48e semaine, le taux d’abandon du traitement en raison des effets indésirables a été de 4 %.
Les effets indésirables survenus durant le traitement (ayant un lien causal avec le traitement selon les chercheurs), d’intensité modérée ou sévère, et observés à une fréquence ≥ 2 % sont présentés au Tableau 5.
Tableau 5 Effets indésirables modérés ou plus intenses (grades 2 à 4) survenus durant le traitement et à une fréquence ≥ 2 % chez des patients présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase au cours de l’étude VIKING-3 (analyses des données à la 24e et 48e semaine)
Système ou appareil/ Terme privilégié | 24e semaine | 48e semaine |
dolutégravir à 50 mg 2 f.p.j. + TBO (N = 183) | dolutégravir à 50 mg 2 f.p.j. + TBO (N = 183) | |
Affections gastro-intestinales Diarrhée Nausée | 4 (2 %) 3 (2 %) | 4 (2 %) 3 (2 %) |
Affections du système nerveux Céphalées | 3 (2 %) | 2 (1 %) |
TBO : traitement de base optimisé
Patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C
Dans les études de phase III, les patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, pouvaient participer à l’étude si les résultats des épreuves de la fonction hépatique au début de l’étude ne dépassaient pas 5 fois la limite supérieure de la normale. En règle générale, le profil d’innocuité du dolutégravir chez les patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, était analogue à celui des patients non infectés par ces virus, bien que, dans les deux groupes de traitement, la fréquence des anomalies touchant les taux d’AST et d’ALT était plus élevée dans le sous-groupe de sujets co-infectés. Des anomalies de l’ALT de grades 2 à 4 ont été observées chez les patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, et chez les patients infectés par le VIH seulement recevant du dolutégravir dans une
proportion de 18 % et de 3 %, respectivement, durant le traitement par la dose de 50 mg 1 fois par jour, et de 13 % et de 9 % par la dose de 50 mg 2 fois par jour. On a observé une élévation des résultats des épreuves hépatiques compatible avec le syndrome inflammatoire de reconstitution immunitaire chez certains patients présentant une infection concomitante par le virus de l’hépatite B ou le virus de l’hépatite C, ou les deux, au début du traitement par le dolutégravir, et plus particulièrement chez ceux dont le traitement contre l’hépatite B a été abandonné (voir la section
| 7 | ||||
| Mises en gardes et précautions, | Hépatique/biliaire/pancréatique, Modifications des résultats des | |||
| épreuves de la fonction hépatique | chez les patients présentant une infection concomitante par le | |||
| virus de l’hépatite B ou le virus de | l’hépatite C) | |||
.
8.2.3 Effets indésirables observés au cours des études cliniques – enfants
D'après des données limitées portant sur 46 enfants et adolescents pendant 48 semaines, le profil des effets indésirables était similaire à celui des adultes. Les effets indésirables de grade 2 signalés par plus d'un sujet étaient une diminution du nombre de neutrophiles (n = 3) et une diarrhée (n = 2). Aucun effet indésirable de grade 3 ou 4 n'a été signalé. Aucun ADR n'a conduit à l'abandon.
Les anomalies de laboratoire de grade 3 ou 4 signalées chez plus d'un sujet étaient une augmentation de la bilirubine totale (n = 3) et une diminution du nombre de neutrophiles (n = 2). La variation de la créatinine sérique moyenne était similaire à celle observée chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus durant le traitement suivants ont été observés chez moins de 2 % des patients d’âge adulte n’ayant jamais été traités ou ayant déjà été traités dans l’une ou l’autre des études au cours de laquelle ils ont reçu du dolutégravir dans le cadre d’un schéma d’association. Ces effets figurent dans la présente monographie, car on a jugé qu’ils pouvaient avoir un lien de causalité avec le dolutégravir ou en raison de leur gravité :
Affections gastro-intestinales : Douleurs abdominales, gêne abdominale, flatulences, douleurs dans la partie supérieure de l’abdomen, vomissements
Troubles généraux : Fatigue
Affections hépatobiliaires : Hépatite
Affections du système immunitaire : Hypersensibilité, syndrome inflammatoire de reconstitution immunitaire
Affections de la peau ou du tissu sous-cutané : Prurit
Affections musculosquelettiques et du tissu conjonctif : Myalgie, myosite
Affections psychiatriques : Dépression, idées suicidaires ou tentative de suicide (particulièrement chez les patients ayant des antécédents de dépression ou de maladie psychiatrique)
Affections du rien et des voies urinaires : Dysfonctionnement rénal
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Un résumé des anomalies des épreuves de laboratoire selon la population traitée est présenté ci- dessous.
Patients n’ayant jamais été traités
Des anomalies des épreuves de laboratoire sélectionnées, dont le grade s’est détérioré par rapport au début de l’étude chez ≥ 2 % des patients (grades 2 à 4) ayant participé aux études SPRING-2 et SINGLE, sont présentées au Tableau 6.
Tableau 6 Anomalies des épreuves de laboratoire sélectionnées (grades 2 à 4) chez des patients n’ayant jamais été traités participant aux études SPRING-2 et SINGLE (analyse sur 48 semaines)
| Paramètre Terme privilégié (unité) | SPRING-2 | SINGLE | ||
dolutégravir 50 mg 1 f.p.j. + 2 INTI (N = 411) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + 2 INTI (N = 411) | dolutégravir 50 mg + KIVEXA (abacavir-lamivudine) 1 f.p.j. (N = 414) | ATRIPLA (éfavirenz-emtricitabine -ténofovir) 1 f.p.j. (N = 419) | |
ALT (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 8 (2 %) 9 (2 %) | 14 (3 %) 7 (2 %) | 9 (2 %) 1 (< 1 %) | 20 (5 %) 2 (< 1 %) |
AST (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 15 (4 %) 11 (2 %) | 14 (3 %) 9 (2 %) | 7 (2 %) 0 | 13 (3 %) 10 (2 %) |
| Bilirubine totale (mmol/L) Grade 2 (1,6-2,5 x LSN) Grades 3 et 4 (> 2,5 x LSN) | 8 (2 %) 2 (< 1 %) | 8 (2 %) 1 (< 1 %) | 2 (< 1 %) 1 (< 1 %) | 1 (< 1 %) 1 (< 1 %) |
Créatine kinase (UI/L) Grade 2 (6,0-9,9 x LSN) Grades 3 et 4 (≥ 10,0 x LSN) | 8 (2 %) 20 (5 %) | 14 (3 %) 14 (3 %) | 15 (4 %) 11 (3 %) | 7 (2 %) 19 (5 %) |
Hyperglycémie (mmol/L) Grade 2 (6,95-13,88 mmol/L) Grades 3 et 4 (> 13,88 mmol/L) | 24 (6 %) 2 (< 1 %) | 23 (6 %) 6 (1 %) | 28 (7 %) 6 (1 %) | 19 (5 %) 1 (< 1 %) |
Lipase (U/L) Grade 2 (> 1,5-3,0 x LSN) Grades 3 et 4 (> 3,0 x LSN) | 23 (6 %) 7 (2 %) | 25 (6 %) 14 (3 %) | 33 (8 %) 11 (3 %) | 30 (7 %) 8 (2 %) |
Phosphore inorganique
(mmol/L)
Grade 2 (0,65-0,80 mmol/L) 34 (8 %) 48 (12 %) 37 (9 %) 52 (12 %) Grades 3 et 4 (< 0,65 mmol/L) 5 (1 %) 7 (2 %) 5 (1 %) 12 (3 %)
Nbre total de neutrophiles (103/μL) Grade 2 (0,75-0,99 x 10⁹) Grades 3 et 4 (< 0,75 x 10⁹) | 15 (4 %) 8 (2 %) | 11 (3 %) 7 (2 %) | 10 (2 %) 7 (2 %) | 15 (4 %) 12 (3 %) |
LSN : limite supérieure de la normale
Les variations moyennes observées par rapport au début de l’étude pour les valeurs lipidiques choisies sont présentées au Tableau 7.
Tableau 7 Variation moyenne par rapport au début de l’étude des valeurs lipidiques chez des patients à jeun n’ayant jamais été traités participant aux études SPRING-2 et SINGLE (analyse de la 48e semaine)
Paramètre Terme privilégié (unité) | SPRING-2 | SINGLE | ||
dolutégravir 50 mg 1 f.p.j. + 2 INTI (N = 411) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + 2 INTI (N = 411) | dolutégravir 50 mg + KIVEXA (abacavir-lamivudine) 1 f.p.j. (N = 414) | ATRIPLA (éfavirenz-emtricitabine-ténofovir) 1 f.p.j. (N = 419) | |
| Cholestérol (mmol/L)* | 0,18 | 0,23 | 0,44 | 0,62 |
| Cholestérol HDL (mmol/L) | 0,07 | 0,07 | 0,14 | 0,21 |
| Cholestérol LDL** (mmol/L) | 0,08 | 0,09 | 0,22 | 0,34 |
| Cholestérol total/C-HDL (rapport) | -0,04 | -0,05 | -0,09 | -0,10 |
| Triglycérides (mmol/L) | 0,10 | 0,10 | 0,20 | 0,21 |
Étude SINGLE : Valeur de p par rapport à ATRIPLA (éfavirenz-emtricitabine-ténofovir) à la 48e semaine; valeur de p ajustée en fonction de la valeur initiale et des facteurs de stratification : * p = 0,005; ** p = 0,032
Patients ayant déjà été traités et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase
Les anomalies des épreuves de laboratoire sélectionnées dont le grade s’est détérioré par rapport au début de l’étude chez ≥ 2 % des patients (grades 2 à 4) sont présentées au Tableau 8. La variation moyenne par rapport au début de l’étude observée pour les valeurs lipidiques était semblable dans les deux groupes de traitement à la 48e semaine.
Tableau 8 Anomalies des épreuves de laboratoire sélectionnées (grades 2 à 4) chez des patients ayant déjà été traités par des antirétroviraux et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase participant à l’étude SAILING (analyse de la 48e semaine)
| Paramètre Terme privilégié (unité) | dolutégravir 50 mg 1 f.p.j. + TBa (N = 357) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + TBa (N = 362) |
ALT (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 13 (4 %) 9 (3 %) | 9 (2 %) 7 (2 %) |
AST (UI/L) Grade 2 (> 2,5-5,0 x LSN) Grades 3 et 4 (> 5,0 x LSN) | 7 (2 %) 12 (3 %) | 16 (4 %) 5 (1 %) |
Bilirubine (mmol/L) Grade 2 (1,6-2,5 x LSN) Grades 3 et 4 (> 2,5 x LSN) | 23 (6 %)b 21 (6 %)b | 26 (7 %)b 14 (4 %)b |
Créatine kinase (UI/L) Grade 2 (6,0-9,9 x LSN) Grades 3 et 4 (≥ 10,0 x LSN) | 4 (1 %) 7 (2 %) | 8 (2 %) 4 (1 %) |
Hyperglycémie (mmol/L) Grade 2 (6,95-13,88 mmol/L) Grades 3 et 4 (> 13,88 mmol/L) | 32 (9 %) 4 (1 %) | 25 (7 %) 7 (2 %) |
Lipase (U/L) Grade 2 (> 1,5-3,0 x LSN) Grades 3 et 4 (> 3,0 x LSN) | 26 (7 %) 4 (1 %) | 30 (8 %) 7 (2 %) |
Nbre total de neutrophiles (103/mL) Grade 2 (0,75-0,99 x 10⁹) Grades 3 et 4 (< 0,75 x 10⁹) | 12 (3 %) 12 (3 %) | 10 (3 %) 10 (3 %) |
a TB : traitement de base
b Grade 2 : 20 patients sur les 23 sous dolutégravir et 23 patients sur les 26 sous raltégravir ont reçu de l’atazanavir.
Grades 3 et 4 : 16 patients sur les 21 sous dolutégravir et 11 patients sur les 14 sous raltégravir ont reçu de l’atazanavir.
LSN : limite supérieure de la normale
Patients ayant déjà été traités et présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase
À la 48e semaine de l’étude VIKING-3, des variations des constantes biologiques de grade 3 sont survenues durant le traitement chez 21 % (39/183) des patients, tandis que 5 % (10/183) ont présenté une variation de grade 4. L’anomalie des épreuves de laboratoire la plus fréquente a été une élévation de grade 3 ou 4 de la créatine kinase (5 %, 9/183). Deux pour cent (4/183) des patients ont présenté en cours de traitement une anomalie hématologique de grade 3 ou 4, la neutropénie (2 %, 3/183) ayant été la plus fréquente.
Variations des constantes biologiques mesurées en laboratoire
Il a été montré que le dolutégravir fait augmenter le taux sérique de créatinine en raison de l’inhibition de la sécrétion tubulaire de la créatinine, sans toutefois qu’il affecte la fonction glomérulaire. Des hausses de la créatininémie se sont produites au cours des 4 premières semaines de traitement par le dolutégravir et sont demeurées stables pendant les 48 semaines de l’étude. Chez les patients n’ayant jamais été traités, une variation moyenne de 9,96 mmol/L (écart de -53 mmol/L à 54,8 mmol/L) a été observée par rapport au début après 48 semaines de traitement. Ces hausses étaient comparables à celles associées au traitement de base par des INTI et semblables à celles qui ont été relevées chez les patients ayant déjà été traités (voir la section 10.2 Pharmacodynamie, Effets sur la fonction rénale).
Des hausses de la bilirubine totale (ne s’accompagnant pas d’un ictère clinique) ont été relevées chez les sujets des groupes dolutégravir et ISENTRESS (raltégravir) (mais pas éfavirenz) du programme. Ces variations, de l’ordre de -0,04 µmol/L (de -24 µmol/L à 14 µmol/L), ne sont pas jugées pertinentes sur le plan clinique, puisqu’elles reflètent vraisemblablement une compétition entre le dolutégravir et la bilirubine non conjuguée pour une voie de clairance commune (UGT1A1) (voir la section 10.3 Pharmacocinétique, Métabolisme).
Au cours des études de phase III, des anomalies de la créatine phosphokinase (CPK) de grades 3 et 4 ont été signalées chez les patients sous le dolutégravir dans une proportion de 3 % à 5 % des patients jamais traités, de 2 % des patients déjà traités, mais n’ayant jamais reçu d’ITBI, et de 4 % des patients présentant une résistance aux ITBI. Des cas de myalgie ou de myosite survenus en concomitance avec les hausses de la CPK ont également été signalés ; leur lien avec l’utilisation de dolutégravir n’a pu être exclu.
8.5 Effets indésirables observés après la commercialisation
Affections hématologiques et du système lymphatique : anémie sidéroblastique. Des cas d’anémie sidéroblastique réversible ont été signalés avec des traitements contenant entre autres du dolutégravir (la contribution du dolutégravir dans ces cas est incertaine).
Affections hépatobiliaires : insuffisance hépatique aiguë
Affections musculosquelettiques et du tissu conjonctif : arthralgie, myalgie
Affections psychiatriques : anxiété*
* Dans le cadre d’une analyse de données d’essais cliniques réalisée après la commercialisation, le nombre total de cas d’anxiété associés au traitement par le dolutégravir était de 4 % (n = 1 672) par rapport au nombre total de cas d’anxiété associé aux groupes recevant un agent de comparaison soit
5 % (n = 1 681).
Investigations : gain pondéral
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Effet du dolutégravir sur la pharmacocinétique des autres agents
In vitro, le dolutégravir a inhibé le transporteur de cations organiques 2 (OCT2) du rein (CI50 = 1,93 mcM) ainsi que les transporteurs d’efflux de toxine et de médicaments de type MATE1 (CI50 = 6,34 μM) et MATE2-K (CI50 = 24,8 mcM). Le potentiel du dolutégravir à influer sur le transport des substrats des MATE2-K est plutôt faible. In vivo, le dolutégravir inhibe la sécrétion tubulaire de la créatinine, en raison de son inhibition de l’OCT2. Suivant cette observation, le dolutégravir pourrait augmenter les concentrations plasmatiques de médicaments dont l’excrétion dépend de l’OCT2 (p. ex., dofétilide, fampridine [aussi appelée dalfampridine] [voir la section 2 CONTRE-INDICATIONS] et metformine) ou du MATE1 (voir le Tableau 9).
In vitro, le dolutégravir a inhibé les transporteurs basolatéraux du rein : transporteur d’anion organique OAT1 (CI50 = 2,12 μM) et OAT3 (CI50 = 1,97 mcM). D’après la concentration plasmatique de dolutégravir libre, les modèles informatiques in silico et l’absence d’effet notable sur la pharmacocinétique in vivo des substrats des transporteurs OAT, le ténofovir et le para-aminohippurate, le dolutégravir a une faible tendance à provoquer des interactions médicamenteuses par l’inhibition des transporteurs du groupe OAT.
In vitro, le dolutégravir n’a pas inhibé (CI50 > 50 mcM) les isoenzymes du cytochrome P450 (CYP)1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A, de l’uridine diphosphate glucuronosyltransférase (UGT) 1A1 et UGT2B7, ou des transporteurs : glycoprotéine P, protéine de résistance du cancer du sein (BCRP), pompe d’efflux de sel biliaire (BSEP), polypeptides 1B1 et 1B3 transporteurs d’anions organiques (OATP1B1 et OATP1B3), transporteur-1 de cations organiques (OCT1) et protéine associée à la multirésistance médicamenteuse (MRP2 ou MRP4). In vitro, le dolutégravir n’a pas exercé d’effet inducteur sur les isoenzymes CYP1A2, CYP2B6 et CYP3A4. D’après ces résultats, dolutégravir ne devrait pas influer sur la pharmacocinétique de médicaments substrats de ces enzymes ou transporteurs.
Dans le cadre d’études sur les interactions médicamenteuses, le dolutégravir n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique des agents suivants : midazolam, ténofovir, méthadone, rilpivirine, daclatasvir et contraceptifs oraux contenant du norgestimate et de l’éthinylestradiol. Après comparaison des données d’études croisées avec des données pharmacocinétiques historiques relatives à chacun des médicaments pouvant montrer une interaction avec le dolutégravir, ce dernier n’a pas semblé modifier la pharmacocinétique des médicaments suivants : atazanavir, darunavir, éfavirenz, étravirine, fosamprénavir, lopinavir, ritonavir, bocéprévir et télaprévir.
Effet d’autres agents sur la pharmacocinétique du dolutégravir
Le dolutégravir est métabolisé par l’intermédiaire de l’UGT1A1 et, dans une certaine mesure, par la CYP3A. Le dolutégravir étant aussi un substrat de l’UGT1A3, de l’UGT1A9, de la CYP3A4, de la glycoprotéine P et du BCRP in vitro, les médicaments qui exercent un effet inducteur sur ces enzymes et ces transporteurs peuvent provoquer l’abaissement des concentrations plasmatiques de dolutégravir et ainsi réduire l’effet thérapeutique de ce dernier.
L’administration concomitante de dolutégravir et d’autres médicaments inhibiteurs de l’UGT1A1, de l’UGT1A3, de l’UGT1A9, de la CYP3A4 et/ou de la glycoprotéine P peut avoir pour effet d’augmenter les concentrations plasmatiques de dolutégravir (voir le Tableau 9).
In vitro, le dolutégravir n’est pas un substrat des transporteurs OATP1B1, OATP1B3 ou OCT1 chez l’humain; par conséquent, on ne s’attend pas à ce que les médicaments qui modulent uniquement ces transporteurs modifient les concentrations plasmatiques de dolutégravir.
L’étravirine a entraîné une baisse significative des concentrations plasmatiques de dolutégravir, mais l’effet de l’étravirine a été mitigé par l’administration concomitante des associations lopinavir-ritonavir ou darunavir-ritonavir, et l’on s’attend qu’il soit aussi mitigé par l’association atazanavir-ritonavir.
Le ténofovir, le nelfinavir, le lopinavir-ritonavir, le darunavir-ritonavir, la rilpivirine, le bocéprévir, le télaprévir, la prednisone, la rifabutine et l’oméprazole n’ont exercé aucun effet cliniquement significatif sur la pharmacocinétique du dolutégravir.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 9 Interactions médicament-médicament établies ou possibles
Classe du médicament concomitant Nom du médicament | Effet sur les concentrations du dolutégravir et/ou du médicament concomitant | Commentaire d’ordre clinique |
| Agents antiviraux contre le VIH-1 | ||
Inhibiteur non nucléosidique de la transcriptase inverse : étravirine (ETR) | Dolutégravir ↓ ETR ↔ | Lorsque pms-DOLUTEGRAVIR est administré en concomitance avec l’étravirine, mais en l’absence d’inhibiteurs de la protéase potentialisés, la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR (voir le Tableau 1) doit être administrée 2 fois par jour. Chez les enfants, il convient de majorer la posologie (dose calculée en fonction du poids) à deux prises par jour (Tableau 2). Aucun ajustement posologique n’est nécessaire chez ces patients si l’étravirine est prise en concomitance avec l’association atazanavir-ritonavir, darunavir-ritonavir ou lopinavir-ritonavir. Chez les patients présentant une résistance aux ITBI, pms-DOLUTEGRAVIR doit uniquement être employé avec l’étravirine si celle-ci est administrée conjointement avec l’association atazanavir-ritonavir, darunavir-ritonavir ou lopinavir-ritonavir. |
Inhibiteur non nucléosidique de la transcriptase inverse : éfavirenz (EFV)a | Dolutégravir ↓ EFV ↔ | Lorsque pms-DOLUTEGRAVIR est administré en concomitance avec l’éfavirenz chez des patients jamais et déjà traités par des antirétroviraux, mais n’ayant jamais reçu d’ITBI, la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR (voir le Tableau 1) doit être administrée 2 fois par jour. Dans la mesure du possible, il convient d’utiliser des associations médicamenteuses de rechange qui ne comprennent pas l’éfavirenz chez les patients présentant une résistance aux ITBIb. Chez les enfants, il convient de majorer la posologie (dose calculée en fonction du poids) à deux prises par jour (Tableau 2). |
Inhibiteur non nucléosidique de la transcriptase inverse : névirapine | Dolutégravir ↓ | L’administration concomitante avec la névirapine doit être évitée, car les données permettant d’établir la posologie recommandée sont insuffisantes. |
Inhibiteur de la protéase : atazanavir (ATV) | Dolutégravir ↑ ATV ↔ | L’atazanavir a eu pour effet d’augmenter les concentrations plasmatiques de dolutégravir. Aucun ajustement posologique n’est nécessaire. |
Inhibiteur de la protéase : atazanavir-ritonavir (ATV-RTV) | Dolutégravir ↑ ATV ↔ RTV ↔ | L’association atazanavir-ritonavir a eu pour effet d’augmenter les concentrations plasmatiques de dolutégravir. Aucun ajustement posologique n’est nécessaire. |
Inhibiteur de la protéase : tipranavir-ritonavira (TPV+RTV) | Dolutégravir ↓ TPV ↔ | Lorsque pms-DOLUTEGRAVIR est administré en concomitance avec l’association tipranavir- ritonavir chez des patients jamais et déjà traités par des antirétroviraux, mais n’ayant jamais reçu d’ITBI, la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR (voir le Tableau 1) doit être administrée 2 fois par jour. Chez les enfants, il convient de majorer la posologie (dose calculée en fonction du poids) à deux prises par jour (Tableau 2). Dans la mesure du possible, il convient d’utiliser des associations médicamenteuses de rechange qui ne comprennent pas l’association tipranavir-ritonavir chez les patients présentant une résistance aux ITBIb. |
Inhibiteur de la protéase : fosamprénavir- ritonavira (FPV/RTV) | Dolutégravir ↓ FPV ↔ RTV ↔ | La posologie uniquotidienne recommandée doit être modifiée à 2 fois par jour chez les patients adultes jamais et déjà traités par des antirétroviraux, mais n’ayant jamais reçu d’ITBI (voir le Tableau 1). Chez les enfants, il convient de majorer la posologie (dose calculée en fonction du poids) à deux prises par jour (Tableau 2). Dans la mesure du possible, il convient d’utiliser des associations médicamenteuses de rechange qui ne comprennent pas l’association fosamprénavir-ritonavir chez les patients présentant une résistance aux ITBIb. |
| Autres agents | ||
| Antiarythmique : dofétilide | Dofétilide ↑ | L’administration concomitante de dofétilide et de dolutégravir peut faire augmenter les concentrations plasmatiques de dofétilide par effet d’inhibition du transporteur OCT2; on n’a pas étudié cette interaction. L’administration concomitante de pms-DOLUTEGRAVIR et de dofétilide est contre-indiquée en raison du risque de toxicité provoquée par la forte concentration de dofétilide pouvant mettre la vie en danger. |
Inhibiteur des canaux potassiques : fampridine (aussi appelée dalfampridine) | Fampridine/dalfampridine ↑ | L’administration concomitante avec pms-DOLUTEGRAVIR est contre-indiquée en raison du risque de convulsions associé à la fampridine/dalfampridine. |
Anticonvulsivants : oxcarbazépine phénytoïne phénobarbital carbamazépine | Dolutégravir ↓ | Lorsque pms-DOLUTEGRAVIR est administré chez des adultes avec ces inducteurs métaboliques, la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR (voir le Tableau 1) doit être administrée 2 fois par jour. |
Médicaments contenant des cations polyvalents (p. ex., Mg ou Al) Antiacidesa ou laxatifs contenant des cations, sucralfate, médicaments tamponnés | Dolutégravir ↓ | On recommande d’administrer TIVICAY 2 heures avant ou 6 heures après la prise de médicaments contenant des cations polyvalents. |
| Suppléments de calcium et de fera | Dolutégravir ↓ | pms-DOLUTEGRAVIR et les suppléments de calcium et/ou de fer ou les multivitamines qui contiennent du calcium et/ou du fer peuvent être pris en même temps si le patient les ingère avec de la nourriture. Chez le patient à jeun, pms-DOLUTEGRAVIR doit être pris 2 heures avant ou 6 heures après la prise de suppléments contenant du calcium et/ou du fer. |
| Metformine | Metformine ↑ | On doit envisager d’ajuster la dose de metformine au moment d’entreprendre ou d’arrêter le traitement concomitant afin de conserver la maîtrise de la glycémie. |
| Rifampinea | Dolutégravir ↓ | Lorsque pms-DOLUTEGRAVIR est administré en concomitance avec la rifampine chez des patients adultes jamais et déjà traités par des antirétroviraux, mais n’ayant jamais reçu d’ITBI, la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR (voir le Tableau 1) doit être administrée 2 fois par jour. Chez les enfants, il convient de majorer la posologie (dose calculée en fonction du poids) à deux prises par jour (Tableau 2). Dans la mesure du possible, il convient d’utiliser des médicaments de rechange à la rifampine chez les patients présentant une résistance aux ITBIb. |
a Consulter la section 10.3 Pharmacocinétique pour connaître l’ampleur de l’interaction (Tableau 11 et Tableau 12).
b Une plus faible exposition au dolutégravir lors de son administration concomitante avec des agents pouvant exercer un effet inducteur métabolique peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance au dolutégravir ou aux autres antirétroviraux administrés en concomitance chez les patients présentant une résistance soupçonnée ou confirmée aux ITBI.
9.5 Interactions médicament-aliment
La vitesse et l’ampleur de l’absorption du dolutégravir ont augmenté et le temps écoulé avant l’obtention de la concentration maximale a été plus long lorsque les comprimés de dolutégravir ont été pris avec de la nourriture. L’effet des aliments sur la biodisponibilité des comprimés dispersibles du dolutégravir n’a pas été évalué (voir les sections 4.1 Considérations posologiques, et 10.3 Pharmacocinétique, Effets des aliments sur l’absorption orale).
9.6 Interactions médicament-plante médicinale
On n’a pas mené d’étude d’interaction ; toutefois, le millepertuis étant un inducteur puissant de l’isoenzyme CYP3A, il pourrait réduire les concentrations plasmatiques de dolutégravir. Chez les adultes, on peut donc envisager d’administrer la dose uniquotidienne recommandée de pms-DOLUTEGRAVIR 2 fois par jour (voir le Tableau 1) lorsqu’il est employé en même temps que le millepertuis. L’emploi du millepertuis doit être évité chez les patients présentant une résistance aux ITBI. Chez les enfants, la dose calculée en fonction du poids prise une fois par jour doit être administrée deux fois par jour (voir le Tableau 2).
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le dolutégravir inhibe l’intégrase du VIH en se liant au site actif de l’intégrase et en bloquant l’étape du transfert de brin de l’intégration de l’acide désoxyribonucléique (ADN) rétroviral, essentielle au cycle de réplication du VIH. In vitro, le dolutégravir se dissocie lentement du site actif du complexe intégrase- ADN de type sauvage (t½ de 71 heures). Les CI50 obtenues au cours d’essais biochimiques de transfert de brin utilisant l’intégrase de VIH-1 purifiée et un substrat d’ADN prétraité ont été de 2,7 et 12,6 nM.
10.2 Pharmacodynamie
Au cours d’un essai de détermination de la dose avec répartition aléatoire, on a observé chez des sujets infectés par le VIH-1 traités par le dolutégravir en monothérapie (ING111521) une activité antivirale rapide et proportionnelle à la dose, se traduisant par des baisses moyennes du taux d’ARN du VIH-1 de 1,5, 2,0 et 2,5 log10 pour le dolutégravir administré à 2 mg, 10 mg et 50 mg 1 fois par jour, respectivement, entre le début et le 11e jour de l’essai. Cette réponse antivirale a été maintenue pendant 3 à 4 jours après la prise de la dernière dose dans le groupe traité à la dose de 50 mg.
Effets sur l’électrocardiogramme : Dans le cadre d’un essai comparatif avec placebo, avec répartition aléatoire et permutation, 42 sujets sains ont reçu par voie orale en doses uniques un placebo, du dolutégravir à 250 mg en suspension (exposition environ 3 fois supérieure à celle d’une dose uniquotidienne de 50 mg à l’état d’équilibre) et de la moxifloxacine (400 mg, témoin actif) en ordre aléatoire. Après ajustement initial et en fonction du placebo, la variation moyenne maximale de l’intervalle QTc corrigé selon la méthode Fridericia (QTcF) a été de 1,99 ms (limite supérieure de l’IC unilatéral à 95 % : 4,53 ms). Le dolutégravir n’a pas prolongé l’intervalle QTc pendant 24 heures après la prise de la dose.
Effets sur la fonction rénale : L’effet du dolutégravir sur la clairance de la créatinine sérique (ClCr), le débit de filtration glomérulaire (DFG) mesuré à l’aide d’iohéxol et le flux plasmatique rénal efficace (FPRE) mesuré à l’aide de para-aminohippurate (PAH) a été évalué lors d’une étude contrôlée par placebo, comportant trois groupes de traitement, menée en mode ouvert et en parallèle après répartition aléatoire de 37 sujets sains, à qui l’on a administré du dolutégravir à 50 mg, 1 fois par jour (n = 12), à 50 mg, 2 fois par jour (n = 13) ou un placebo, 1 fois par jour (n = 12) pendant 14 jours. Une diminution de la ClCr, déterminée à l’aide de prélèvements d’urine effectués sur 24 heures, a été observée lors de l’administration des deux doses de dolutégravir (9 % et 13 %, pour le dolutégravir à 50 mg 1 fois par jour et 2 fois par jour, respectivement). Aux deux doses à l’étude, le dolutégravir n’a pas exercé d’effet significatif sur le DFG ni sur le FPRE.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du dolutégravir ont été évaluées chez des sujets adultes sains et des patients adultes infectés par le VIH-1. La pharmacocinétique du dolutégravir est généralement semblable dans les deux cas. L’exposition non linéaire au dolutégravir administré à 50 mg, 2 fois par jour, comparativement à 50 mg, 1 fois par jour, chez les patients infectés par le VIH-1 (Tableau 9) a été attribuée à l’utilisation d’inducteurs métaboliques dans le traitement antirétroviral de base (p. ex., darunavir-ritonavir) des sujets traités par le dolutégravir à 50 mg, 2 fois par jour. Au cours de ces études, le dolutégravir a été administré sans tenir compte de la consommation d’aliments.
Tableau 10 Estimation des paramètres pharmacocinétiques du dolutégravir à l’état d’équilibre chez des adultes infectés par le VIH-1
| Paramètre | 50 mg 1 f.p.j. Moyenne géométrique (% CV)a | 50 mg 2 f.p.j. Moyenne géométrique (% CV)b |
| ASC(0-24) (mcg.h/mL) | 53,6 (27) | 75,1 (35) |
| Cmax (mcg/mL) | 3,67 (20) | 4,15 (29) |
| Cmin (mcg/mL) | 1,11 (46) | 2,12 (47) |
a Selon les analyses pharmacocinétiques de population réalisées à l’aide des données des études
SPRING-1 et SPRING-2
b Selon les analyses pharmacocinétiques de population réalisées à l’aide des données des études
VIKING et VIKING-3
Absorption
Les concentrations plasmatiques maximales du dolutégravir ont été atteintes de 2 à 3 heures après la prise par voie orale du médicament sous forme de comprimé. À raison d’une prise par jour, l’état d’équilibre pharmacocinétique est atteint en l’espace de 5 jours environ, les rapports d’accumulation moyens pour l’ASC, la Cmax et la C24 h s’établissant entre 1,2 et 1,5. La concentration plasmatique de dolutégravir a augmenté de façon moins que proportionnelle à la dose lorsque cette dernière était supérieure à 50 mg. La biodisponibilité absolue du dolutégravir n’a pas été établie.
Distribution
Le dolutégravir se lie dans une proportion élevée (≥ 98,9 %) aux protéines plasmatiques humaines, d’après les données in vivo, et sa liaison est indépendante de sa concentration plasmatique. D’après les résultats d’une analyse pharmacocinétique de population, le volume apparent de distribution (Vd/F) suivant l’administration par voie orale de 50 mg 1 fois par jour du médicament a été estimé à 17,4 L.
Liquide céphalorachidien (LCR) : Chez 12 sujets n’ayant jamais été traités qui ont reçu le dolutégravir plus l’association abacavir-lamivudine, la concentration médiane de dolutégravir dans le LCR s’est établie à 18 ng/mL (de 4 à 23 ng/mL) de 2 à 6 heures après l’administration de la dose, après 2 semaines de traitement. La pertinence clinique de ce résultat n’a pas été établie.
Métabolisme
Le dolutégravir est principalement métabolisé par l’intermédiaire de l’UGT1A1 et, dans une certaine mesure, par la CYP3A. L’excrétion rénale du médicament sous une forme inchangée était faible (< 1 % de la dose). Après l’administration orale d’une dose unique de dolutégravir marqué au carbone 14, 53 % de la dose orale totale ont été excrétés sous une forme inchangée dans les fèces. Trente et un pour cent de la dose orale totale ont été excrétés dans l’urine, représentés par un glucuroconjugué éthéré du dolutégravir (18,9 % de la dose totale), le métabolite N-désalkylé (3,6 % de la dose totale) et un métabolite formé par oxydation du carbone benzylique (3,0 % de la dose totale).
Élimination
Le dolutégravir a une demi-vie terminale d’environ 14 heures et une clairance apparente (CL/F) de 0,9 à 1,05 L/h, selon les analyses pharmacocinétiques de population.
Effets des aliments sur l’absorption orale
La vitesse et l’ampleur de l’absorption du dolutégravir ont augmenté et le temps écoulé avant l’obtention de la concentration maximale a été plus long lorsque les comprimés de dolutégravir ont été administrés avec des aliments. Comparativement à l’administration à jeun, l’administration avec un repas à teneur en gras faible, modérée et élevée a augmenté l’ASCT de 34 %, 42 % et 67 %, l’ASC(0-∞) de 33 %, 41 % et 66 % et la Cmax de 46 %, 52 % et 67 %, respectivement, et prolongé le Tmax à 3, 4 et 5 heures, respectivement.
Interactions médicamenteuses
On a mené des études sur les interactions médicamenteuses entre le dolutégravir et d’autres médicaments susceptibles d’être administrés en concomitance ou souvent utilisés comme produits témoins pour l’étude des interactions pharmacocinétiques. Comme le dolutégravir a peu tendance à influencer la pharmacocinétique des autres médicaments qui dépendent du métabolisme hépatique (Tableau 11 ), les études sur les interactions avaient essentiellement pour but d’évaluer l’effet des médicaments administrés en concomitance sur le dolutégravir (Tableau 12). Les recommandations posologiques tenant compte des interactions médicamenteuses établies et autres interactions potentiellement significatives pouvant survenir avec le dolutégravir sont présentées au Tableau 9.
Tableau 11 Résumé de l’effet du dolutégravir sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans dolutégravir Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Éthinylestradiol 0,035 mg | 50 mg 2 fois par jour | 15 | 1,02 (de 0,93 à 1,11) | 1,03 (de 0,96 à 1,11) | 0,99 (de 0,91 à 1,08) |
Méthadone 20 à 150 mg | 50 mg 2 fois par jour | 12 | 0,99 (de 0,91 à 1,07) | 0,98 (de 0,91 à 1,06) | 1,00 (de 0,94 à 1,06) |
Midazolam 3 mg | 25 mg 1 fois par jour | 10 | _ | 0,95 (de 0,79 à 1,15) | _ |
Norgestimate 0,25 mg | 50 mg 2 fois par jour | 15 | 0,93 (de 0,85 à 1,03) | 0,98 (de 0,91 à 1,04) | 0,89 (de 0,82 à 0,97) |
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,21 (de 1,07 à 1,38) | 1,06 (de 0,98 à 1,16) | 1,10 (de 0,99 à 1,22) |
| Fumarate de ténofovir disoproxil 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,19 (de 1,04 à 1,35) | 1,12 (de 1,01 à 1,24) | 1,09 (de 0,97 à 1,23) |
Metformine 500 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | _ | 1,79 (de 1,65 à 1,93) | 1,66 (de 1,53 à 1,81) |
Metformine 500 mg, 2 fois par jour | 50 mg 2 fois par jour | 14 | _ | 2,45 (de 2,25 à 2,66) | 2,11 (de 1,91 à 2,33) |
Tableau 12 Résumé de l’effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques du dolutégravir
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Atazanavir 400 mg, 1 fois par jour | 30 mg 1 fois par jour | 12 | 2,80 (de 2,52 à 3,11) | 1,91 (de 1,80 à 2,03) | 1,50 (de 1,40 à 1,59) |
Atazanavir-ritonavir 300/100 mg, 1 fois par jour | 30 mg 1 fois par jour | 12 | 2,21 (de 1,97 à 2,47) | 1,62 (de 1,50 à 1,74) | 1,34 (de 1,25 à 1,42) |
Ténofovir 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 15 | 0,92 (de 0,82 à 1,04) | 1,01 (de 0,91 à 1,11) | 0,97 (de 0,87 à 1,08) |
Darunavir-ritonavir 600/100 mg, 2 fois par jour | 30 mg 1 fois par jour | 15 | 0,62 (de 0,56 à 0,69) | 0,78 (de 0,72 à 0,85) | 0,89 (de 0,83 à 0,97) |
Éfavirenz 600 mg, 1 fois par jour | 50 mg 1 fois par jour | 12 | 0,25 (de 0,18 à 0,34) | 0,43 (de 0,35 à 0,54) | 0,61 (de 0,51 à 0,73) |
Étravirine 200 mg, 2 fois par jour | 50 mg 1 fois par jour | 15 | 0,12 (de 0,09 à 0,16) | 0,29 (de 0,26 à 0,34) | 0,48 (de 0,43 à 0,54) |
Étravirine + darunavir- ritonavir 200 mg + 600/100 mg, 2 fois par jour | 50 mg 1 fois par jour | 9 | 0,63 (de 0,52 à 0,76) | 0,75 (de 0,69 à 0,81) | 0,88 (de 0,78 à 1,00) |
| Étravirine + lopinavir-ritonavir 200 mg + 400/100 mg, 2 fois par jour | 50 mg 1 fois par jour | 8 | 1,28 (de 1,13 à 1,45) | 1,11 (de 1,02 à 1,20) | 1,07 (de 1,02 à 1,13) |
| Fosamprénavir-ritonavir 700 mg + 100 mg, 2 fois par jour | 50 mg 1 fois par jour | 12 | 0,51 (de 0,41 à 0,63) | 0,65 (de 0,54 à 0,78) | 0,76 (de 0,63 à 0,92) |
Lopinavir-ritonavir 400/100 mg, 2 fois par jour | 30 mg 1 fois par jour | 15 | 0,94 (de 0,85 à1,05) | 0,97 (de 0,91 à 1,04) | 1,00 (de 0,94 à 1,07) |
| Maalox | 50 mg dose unique | 16 | 0,26 (de 0,21 à 0,31) | 0,26 (de 0,22 à 0,32) | 0,28 (de 0,23 à 0,33) |
Maalox 2 heures après le dolutégravir | 50 mg dose unique | 16 | 0,70 (de 0,58 à 0,85) | 0,74 (de 0,62 à 0,90) | 0,82 (de 0,69 à 0,98) |
| Carbonate de calcium 1200 mg, administration simultanée (à jeun) | 50 mg dose unique | 12 | 0,61 (de 0,47 à 0,80) | 0,61 (de 0,47 à 0,80) | 0,63 (de 0,50 à 0,81) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
| Carbonate de calcium 1200 mg, administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 1,08 (de 0,81 à 1,42) | 1,09 (de 0,84 à 1,43) | 1,07 (de 0,83 à 1,38) |
| Carbonate de calcium 1200 mg, 2 heures après le dolutégravir | 50 mg dose unique | 11 | 0,90 (de 0,68 à 1,19) | 0,94 (de 0,72 à 1,23) | 1,00 (de 0,78 à 1,29) |
| Fumarate ferreux 324 mg, administration simultanée (à jeun) | 50 mg dose unique | 11 | 0,44 (de 0,36 à 0,54) | 0,46 (de 0,38 à 0,56) | 0,43 (de 0,35 à 0,52) |
Fumarate ferreux 324 mg, administration simultanée (avec nourriture) | 50 mg dose unique | 11 | 1,00 (de 0,81 à 1,23) | 0,98 (de 0,81 à 1,20) | 1,03 (de 0,84 à 1,26) |
Fumarate ferreux 324 mg, 2 heures après le dolutégravir | 50 mg dose unique | 10 | 0,92 (de 0,74 à 1,13) | 0,95 (de 0,77 à 1,15) | 0,99 (de 0,81 à 1,21) |
Multivitamine Un comprimé, 1 fois par jour | 50 mg dose unique | 16 | 0,68 (de 0,56 à 0,82) | 0,67 (de 0,55 à 0,81) | 0,65 (de 0,54 à 0,77) |
Oméprazole 40 mg, 1 fois par jour | 50 mg dose unique | 12 | 0,95 (de 0,75 à 1,21) | 0,97 (de 0,78 à 1,20) | 0,92 (de 0,75 à 1,11) |
Prednisone 60 mg, 1 fois par jour avec diminution graduelle | 50 mg 1 fois par jour | 12 | 1,17 (de 1,06 à 1,28) | 1,11 (de 1,03 à 1,20) | 1,06 (de 0,99 à 1,14) |
Rifampinea 600 mg, 1 fois par jour | 50 mg 2 fois par joura | 11 | 0,28 (de 0,23 à 0,34) | 0,46 (de 0,38 à 0,55) | 0,57 (de 0,49 à 0,65) |
Rifampineb 600 mg, 1 fois par jour | 50 mg 2 fois par jourb | 11 | 1,22 (de 1,01 à 1,48) | 1,33 (de 1,15 à 1,53) | 1,18 (de 1,03 à 1,37) |
Rifabutine 300 mg, 1 fois par jour | 50 mg 1 fois par jour | 9 | 0,70 (de 0,57 à 0,87) | 0,95 (de 0,82 à 1,10) | 1,16 (de 0,98 à 1,37) |
Rilpivirine 25 mg, 1 fois par jour | 50 mg 1 fois par jour | 16 | 1,22 (de 1,15 à 1,30) | 1,12 (de 1,05 à 1,19) | 1,13 (de 1,06 à 1,21) |
Tipranavir-ritonavir 500/200 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | 0,24 (de 0,21 à 0,27) | 0,41 (de 0,38 à 0,44) | 0,54 (de 0,50 à 0,57) |
Médicament(s) administré(s) en concomitance et dose(s) | Dose de dolutégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du dolutégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cτ ou C24 | ASC | Cmax | |||
Télaprévir 750 mg, toutes les 8 heures | 50 mg 1 fois par jour | 15 | 1,37 (de 1,29 à 1,45) | 1,25 (de 1,20 à 1,31) | 1,18 (de 1,11 à 1,26) |
Bocéprévir 800 mg, toutes les 8 heures | 50 mg 1 fois par jour | 13 | 1,08 (de 0,91 à 1,28) | 1,07 (de 0,95 à 1,20) | 1,05 (de 0,96 à 1,15) |
Carbamazépine 300 mg, 2 fois par jour | 50 mg 1 fois par jour | 14 | 0,27 (de 0,24 à 0,31) | 0,51 (de 0,48 à 0,55) | 0,67 (de 0,61 à 0,73) |
Daclatasvir 60 mg, 1 fois par jour | 50 mg 1 fois par jour | 12 | 1,06 (de 0,88 à 1,29) | 0,98 (de 0,83 à 1,15) | 1,03 (de 0,84 à 1,25) |
a Comparaison entre la rifampine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour et le dolutégravir à 50 mg, 2 fois par jour.
b Comparaison entre la rifampine administrée en concomitance avec le dolutégravir à 50 mg, 2 fois par jour et le dolutégravir à 50 mg, 1 fois par jour.
Populations et états pathologiques particuliers
Enfants et adolencents:
Les réponses pharmacocinétiques, d'innocuité, virologiques et immunologiques ont été évaluées chez 46 patients infectés par le VIH-1, âgés de 6 à < 18 ans (pesant ≥ 40 kg), ayant reçu du dolutégravir dans le cadre d'un essai clinique ouvert, multicentrique et non comparatif de détermination de la dose ; IMPAACT P1093. Les résultats pharmacocinétiques ont montré que la réponse au dolutégravir chez les enfants et les adolescents infectés par le VIH-1 et n'ayant jamais reçu d'INSTI-tion et pesant au moins 40 kg était semblable à celle des adultes infectés par le VIH-1 recevant 50 mg une fois par jour (tableau 13).
Tableau 13 Résumé des paramètres pharmacocinétiques chez des enfants infectés par le VIH-1 (analyses groupées des études IMPAACT P1093 et ODYSSEYa)
| Poids (n) | Forme posologique de dolutégravir b | Dose de dolutégravir | Estimation des paramètres pharmacocinétiques Moyenne géométrique (% CV) | ||
Cmax (mcg/mL) | ASC(0-24) (mcg.h/mL) | C24 (ng/mL) | |||
| ≥ 40 kg (n = 14) | Comprimés | 50 mg 1 fois par jour | 3,89 (43) | 50,1 (53) | 0,99 (66) |
a D'après des analyses pharmacocinétiques de population à partir des données d'IMPAACT P1093
Voir aussi les sections 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et
adolencets, et 14.1 Essais cliniques par indication, Enfants.
- Personnes âgées : Une analyse pharmacocinétique de population réalisée à partir de données pharmacocinétiques regroupées provenant des études chez l’adulte a révélé que l’âge n’avait pas d’effet pharmacocinétique cliniquement pertinent sur le dolutégravir.
- Sexe : Des analyses pharmacocinétiques de population réalisées à partir de données pharmacocinétiques regroupées provenant des études chez l’adulte ont révélé que le sexe n’avait pas d’effet pharmacocinétique cliniquement pertinent sur le dolutégravir.
- Origine ethnique : Des analyses pharmacocinétiques de population réalisées à partir de données pharmacocinétiques regroupées provenant d’études de phases IIb et III chez l’adulte ont révélé que la race n’avait pas d’effet cliniquement pertinent sur l’exposition au dolutégravir.
- Insuffisance hépatique : Le dolutégravir est principalement métabolisé et excrété par voie hépatique. Au cours d’une étude visant à comparer 8 sujets présentant une atteinte hépatique modérée (score B de Child-Pugh) à 8 témoins adultes appariés en bonne santé, l’exposition au dolutégravir résultant d’une dose unique de 50 mg était semblable dans les deux groupes. Il n’est donc pas nécessaire d’ajuster la posologie chez les patients présentant une atteinte hépatique légère ou modérée (score A ou B de Child-Pugh). L’effet d’une atteinte hépatique sévère (score C de Child-Pugh) sur la pharmacocinétique du dolutégravir n’a pas été étudié. Par conséquent, l’emploi du dolutégravir n’est pas recommandé chez les patients présentant une atteinte hépatique sévère.
- Insuffisance rénale : La clairance rénale du médicament sous forme inchangée constitue une voie d’élimination peu importante du dolutégravir. Au cours d’une étude visant à évaluer la pharmacocinétique d’un comprimé unique à 50 mg de dolutégravir et comparant 8 sujets présentant une atteinte rénale sévère (ClCr < 30 mL/min) à 8 sujets appariés en bonne santé, l’ASC, la Cmax et la C24 moyennes du dolutégravir ont diminué de 40 %, de 23 % et de 43 % chez les patients accusant une atteinte rénale. Il n’est pas nécessaire d’ajuster la posologie chez les patients présentant une atteinte rénale n’ayant jamais reçu d’ITBI ou les patients présentant une atteinte rénale légère ou modérée ayant déjà été traités par un ITBI. On doit cependant user de prudence chez les patients ayant déjà été traités par un ITBI qui présentent une atteinte rénale sévère, car des concentrations plasmatiques réduites de dolutégravir peuvent entraîner une perte de son effet thérapeutique et l’apparition d’une résistance au médicament. Les données sur l’utilisation du dolutégravir chez les patients dialysés sont limitées.
- Polymorphisme des enzymes responsables du métabolisme du médicament : Dans le cadre d’une méta-analyse effectuée à partir d’échantillons pharmacogénomiques prélevés lors d’études cliniques chez des sujets sains, les sujets ayant les génotypes d’UGT1A1 (n = 7) conférant un piètre métabolisme du dolutégravir présentaient une clairance du dolutégravir 32 % plus faible et une ASC 46 % plus élevée comparativement aux sujets ayant des génotypes associés à un métabolisme normal par l’intermédiaire de l’UGT1A1 (n = 41).
- Infection concomitante par le virus de l’hépatite B ou de l’hépatite C : Des analyses de population réalisées à partir de données pharmacocinétiques regroupées provenant des études chez l’adulte ont révélé que l’infection concomitante par le virus de l’hépatite C n’influençait pas dans une mesure cliniquement pertinente la pharmacocinétique du dolutégravir. Les données relatives à l’infection concomitante par le virus de l’hépatite B étaient limitées.
11 Conservation, stabilité et mise au rebut
Conserver entre 15- 30 °C. Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : dolutégravir sodique
Nom chimique : sodium (4R,12aS)-N-[(2,4-Difluorophenyl)methyl]-7-hydroxy-4-methyl-
6,8-dioxo-3,4,6,8,12,12a-hexahydro-2-H -pyrido[1',2':4,5]pyrazino[2,1-b][1,3]oxazine-9-carboxamide
Formule moléculaire : C20H18F2N3NaO5
Masse moléculaire : 441,37 g/mol
Formule développée :
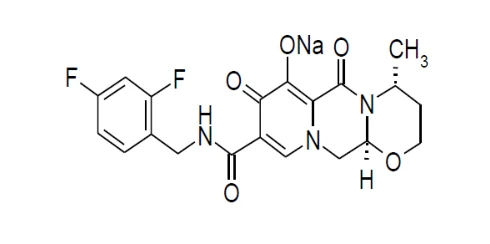
Propriétés physicochimiques :
Description : solide blanc à jaune pâle
Solubilité : légèrement soluble dans l’eau, très soluble dans le méthanol, pratiquement insoluble dans l’éthanol, 2-propanol et l’acétonitrile.
14 Études cliniques
L’efficacité du dolutégravir chez les patients infectés par le VIH-1 n’ayant jamais été traités (n = 1 655) est fondée sur des analyses de données provenant de deux études : SPRING-2 (ING113086) et SINGLE (ING114467). L’efficacité du dolutégravir chez les patients infectés par le VIH-1 ayant déjà été traités, mais n’ayant jamais reçu d’ITBI (n = 715) et chez les patients infectés par le VIH-1 qui présentent une résistance aux ITBI (n = 183) est fondée sur des analyses de données provenant d’une étude, SAILING (ING111762), pour les premiers et d’une autre étude, VIKING-3 (ING112574), pour les seconds. Les études SPRING-2, SINGLE, SAILING et VIKING-3 ont été menées avec la dose de 50 mg sous forme de comprimés. L’utilisation du dolutégravir chez les enfants âgés de 6 ans et plus est fondée sur une évaluation en cours de l’innocuité, de la pharmacocinétique et de l’efficacité réalisée au cours d’une étude multicentrique de 48 semaines menée en mode ouvert auprès de patients ne présentant pas de résistance aux ITBI. L’étude IMPAACT a été menée avec les comprimés.
14.1 Études cliniques par indication
Traitement de l’infection par le virus de l’immunodéficience humaine (VIH-1) chez les adultes ainsi que chez les enfants âgés d’au moins 6 ans et pesant au moins 40 kg n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase (ITBI)
Conception de l’essai et caractéristiques démographiques de l’étude
Patients n’ayant jamais été traités
L’efficacité du dolutégravir chez les sujets infectés par le VIH n’ayant jamais été traités s’appuie sur les analyses de données à 48 semaines de deux essais comparatifs avec témoin actif, internationaux, menés à double insu après répartition aléatoire, SPRING-2 (ING113086) et SINGLE (ING114467).
Dans le cadre de l’essai SPRING-2, 822 adultes ont reçu, à l’issue d’une répartition aléatoire, au moins une dose de dolutégravir à 50 mg, 1 fois par jour, ou de ISENTRESS (raltégravir) à 400 mg, 2 fois par jour, tous deux administrés en association avec un traitement à dose fixe par deux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) (soit KIVEXA (abacavir-lamivudine) [ABC-3TC], soit TRUVADA (emtricitabine-tenofovir) [TDF-FTC]).
Dans l’essai SINGLE, 833 patients ont fait l’objet d’une répartition aléatoire et ont reçu au moins une dose de dolutégravir à 50 mg, 1 fois par jour, administrée avec l’association à dose fixe KIVEXA (abacavir-lamivudine) ou ont reçu l’association à dose fixe (EFV-TDF-FTC, ATRIPLA (éfavirenz-emtricitabine-ténofovir). On peut voir au Tableau 14 les caractéristiques démographiques initiales des patients admis aux études SPRING-2 et SINGLE. Les caractéristiques initiales étaient semblables dans les différents groupes de traitement. Par souci de simplicité de présentation, les tableaux ont été reproduits côte à côte ; il convient d’éviter de faire des comparaisons entre les études, car ces dernières n’ont pas été menées selon la même méthodologie.
Tableau 14 Caractéristiques initiales des patients adultes infectés par le VIH-1 n’ayant jamais été traités par un antirétroviral (études SPRING-2 et SINGLE)
| Caractéristiques démographiques | SPRING-2 | SINGLE | ||
dolutégravir 50 mg 1 f.p.j. N = 411 n (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. N = 411 n (%) | dolutégravir 50 mg + ABC-3TC 1 f.p.j. N = 414 n (%) | ATRIPLA (éfavirenz-emtricitabine -ténofovir) 1 f.p.j. N = 419 n (%) | |
| Âge en ans, médiane (min., max.) | 37 (18-68) | 35 (18-75) | 36 (18-68) | 35 (18-85) |
| Sexe | ||||
| Hommes | 348 (85) | 355 (86) | 347 (84) | 356 (85) |
| Femmes | 63 (15) | 56 (14) | 67 (16) | 63 (15) |
| Race | ||||
| Afro-américaine/descendance africaine | 49 (12) | 39 (9) | 98 (24) | 99 (24) |
| Amérindienne ou autochtone de l’Alaska | 7 (2) | 9 (2) | 13 (3) | 17 (4) |
| Blanche – descendance blanche, caucasienne, européenne | 346 (84) | 352 (86) | 284 (69) | 285 (68) |
| Taux d’ARN du VIH-1 initial médian (log10 copies/mL) | 4,52 | 4,58 | 4,67 | 4,70 |
| ≤ 100 000 | 297 (72) | 295 (72) | 280 (68) | 288 (69) |
| > 100 000 | 114 (28) | 116 (28) | 134 (32) | 131 (31) |
| Nbre de lymphocytes CD4+ initial médian (cellules/mm3) | 359,0 | 362,0 | 334,5 | 339,0 |
| < 200 | 55 (13) | 50 (12) | 57 (14) | 62 (15) |
| 200 à < 350 | 144 (35) | 139 (34) | 163 (39) | 159 (38) |
| ≥ 350 | 212 (52) | 222 (54) | 194 (47) | 198 (47) |
| Hépatite concomitantea | ||||
| Hépatite B seulement* | 7 (2) | 8 (2) | - | - |
| Hépatite C seulement | 41 (10) | 35 (9) | 27 (7) | 29 (7) |
| Hépatites B et C concomitantes* | 1 (< 1) | 0 | - | - |
| Absence d’hépatite B ou C | 359 (87) | 363 (89) | 385 (93) | 385 (92) |
| Catégorie selon la classification des CDC | ||||
| A : Infection asymptomatique ou lymphadénopathie ou infection par le VIH aiguë | 359 (87) | 347 (84) | 343 (83) | 350 (84) |
| B : Infection symptomatique, pas le sida | 43 (10) | 55 (13) | 53 (13) | 52 (12) |
| C : Sida | 9 (2) | 9 (2) | 18 (4) | 17 (4) |
a. Le dénominateur reflète les sujets affichant des résultats pour l’hépatite B ou l’hépatite C; pour le groupe
ISENTRESS (raltégravir), N = 410.
* L’infection concomitante par le virus de l’hépatite B était l’un des motifs d’exclusion de l’étude
SINGLE.
Patients ayant déjà été traités (et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase)
Dans le cadre de l’étude multinationale et multicentrique à double insu SAILING (ING111762), 719 adultes infectés par le VIH-1 ayant déjà été traités ont reçu, à l’issue d’une répartition aléatoire, dolutégravir à 50 mg, 1 fois par jour, ou ISENTRESS (raltégravir) à 400 mg, 2 fois par jour, administrés en concomitance avec le traitement de base choisi par le chercheur et comportant jusqu’à deux agents (y compris au moins un agent entièrement actif). Au début de l’étude, tous les patients présentaient une résistance à au moins deux classes d’antirétroviraux, et 49 % des sujets présentaient une résistance à au moins trois classes d’antirétroviraux. Les caractéristiques initiales étaient comparables d’un groupe de traitement à l’autre. Les caractéristiques initiales des patients admis à l’essai SAILING sont présentées au Tableau 15.
Tableau 15 Caractéristiques initiales de la population (essai SAILING)
| Caractéristiques démographiques | dolutégravir 50 mg 1 f.p.j. N = 354 n (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. N = 361 n (%) |
| Âge (ans) | ||
| Médiane (min., max.) | 42 (21-69) | 43 (18-73) |
| Sexe | ||
| Femmes | 107 (30) | 123 (34) |
| Hommes | 247 (70) | 238 (66) |
| Race | ||
| Afro-américaine/descendance africaine | 143 (41) | 160 (44) |
| Amérindienne ou autochtone de l’Alaska | 10 (3) | 17 (5) |
| Blanche – descendance blanche, caucasienne, européenne | 175 (50) | 172 (48) |
| Classification des CDC | ||
| A : Infection asymptomatique ou lymphadénopathie ou infection par le VIH aiguë | 111 (31) | 114 (32) |
| B : Infection symptomatique, pas le sida | 70 (20) | 89 (25) |
| C : Sida | 173 (49) | 158 (44) |
| Hépatite concomitante | 49 (14) | 65 (18) |
| Hépatite B seulement | 17 (5) | 16 (4) |
| Hépatite C seulement | 31 (9) | 48 (13) |
| Hépatites B et C concomitantes | 1 (< 1) | 1 (< 1) |
| Absence d’hépatite B ou C | 288 (81) | 271 (75) |
| Variante | ||
| B | 241 (68) | 245 (68) |
| C | 55 (16) | 48 (13) |
| Autre | 57 (16) | 68 (19) |
| Taux d’ARN du VIH-1 initial, copies/mL | ||
| < 50 000 | 249 (70) | 254 (70) |
| ≥ 50 000 | 105 (30) | 107 (30) |
| Nbre de lymphocytes CD4+ initial, cellules/mm3 | ||
| < 50 | 62 (18) | 59 (16) |
| 50 à < 200 | 111 (31) | 125 (35) |
| 200 à < 350 | 82 (23) | 79 (22) |
| ≥ 350 | 99 (28) | 98 (27) |
Patients présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase
L’étude VIKING-3 a été réalisée afin d’examiner l’effet du dolutégravir à 50 mg, 2 fois par jour administré durant 7 jours en monothérapie fonctionnelle, suivi d’un traitement de base optimisé et de la poursuite du traitement biquotidien par le dolutégravir.
Dans le cadre de l’étude multicentrique ouverte à un seul groupe de traitement VIKING-3 (ING112574), 183 adultes infectés par le VIH-1 ayant déjà été traités, chez qui un échec virologique a été constaté, présentant ou ayant déjà présenté des signes de résistance au raltégravir et/ou à l’elvitégravir, ont reçu dolutégravir à 50 mg, 2 fois par jour, en concomitance avec le traitement de base échouant actuellement pendant 7 jours, puis ont reçu dolutégravir en association avec le traitement de base optimisé à partir du 8e jour. Parmi les 183 patients recrutés, 133 ont présenté une résistance aux ITBI (génotypique ou phénotypique) au moment de la sélection, et 50 n’avaient que des antécédents de résistance à ces agents (mais non au moment de la sélection). On peut voir au Tableau 16 les caractéristiques initiales des participants à l’étude VIKING-3.
Tableau 16 Caractéristiques initiales des 183 patients admis ayant atteint la 24e semaine (VIKING-3)
| Caractéristiques démographiques | ITT-E dolutégravir 50 mg 2 f.p.j. N = 183 n (%) |
| Âge (ans) | |
| Médiane (min., max.) | 48 (19-67) |
| Sexe | |
| Femmes | 42 (23) |
| Hommes | 141 (77) |
| Race | |
| Afro-américaine/descendance africaine | 49 (27) |
| Amérindienne ou autochtone de l’Alaska et blanche | 1 (< 1) |
| Blanche | 130 (71) |
| Classification des CDC | |
| A : Infection asymptomatique ou lymphadénopathie ou infection par le VIH aiguë | 44 (24) |
| B : Infection symptomatique, pas le sida | 37 (20) |
| C : Sida | 102 (56) |
| Hépatite concomitante | |
| Hépatite B seulement | 10 (5) |
| Hépatite C seulement | 26 (14) |
| Hépatites B et C concomitantes | 2 (1) |
| Nbre de lymphocytes CD4+ initial, cellules/mm3 | |
| Médian (min., max.) | 140,0 (19, 1 100) |
| Traitement antirétroviral antérieur | |
| Étravirine | 103 (56) |
| Darunavir-ritonavir | 133 (73) |
| Enfuvirtide | 89 (49) |
| Maraviroc | 58 (32) |
| Nbre médian de traitements antirétroviraux antérieurs (min, max.) | 14 (3-22) |
| Durée médiane (années) des traitements antirétroviraux antérieurs (min, max.) | 14 (4 mois, 27 ans) |
| Nbre (%) de mutations majeures associées au traitement antirétroviral au départ | |
| ≥ 2 INTI | 145 (79) |
| ≥ 1 INNTI | 137 (75) |
| ≥ 2 IP | 129 (70) |
| Prévalence du tropisme CCR5 et/ou CXCR4 au départ | |
| CCR5 | 61 (33) |
| Non CCR5 | 113 (62) |
La réduction moyenne du taux d’ARN du VIH entre le début et le 8e jour de l’étude (paramètre principal) a été de 1,4 log10 (IC à 95 %, de 1,3 à 1,5 log10, p < 0,001). Plus de 90 % des sujets ont présenté une réponse complète (baisse > 1 log10 copies/mL ou taux plasmatique d’ARN du VIH-1 < 50 copies/mL) au 8e jour dans le groupe de sujets ne présentant pas de mutation primaire Q148 décelable. Chez les sujets qui présentaient une mutation Q148, la réponse virologique au 8e jour a diminué en fonction du nombre grandissant de mutations secondaires (c’est-à-dire que le taux de réponse virologique a chuté à 71 % et à 45 % chez les patients présentant une mutation Q148 en plus de 1 ou de ≥ 2 substitutions secondaires, respectivement).
Enfants
Dans une étude en cours multicentrique ouverte, non comparative, de phase I/II (IMPAACT P1093/ING112578) 48 semaines, on évalue les paramètres pharmacocinétiques, l’innocuité, la tolérabilité et l’efficacité du dolutégravir administré dans le cadre de traitements d’association chez des enfants et adolescents infectés par le VIH-1 n’ayant jamais été traités ou ayant déjà été traités, mais n’ayant jamais reçu d’ITBI. Les sujets ont été stratifiés en différentes cohortes selon l’âge. On a d’abord inscrit les adolescents (cohorte I : sujets âgés de 12 à < 18 ans) puis les enfants (cohorte IIa : sujets âgés de 6 à < 12 ans. Les sujets ont reçu la dose de dolutégravir (déterminée en fonction de leur poids et de leur âge) (voir la section 4.2 Posologie recommandée et ajustement posologique, Enfants).
L’âge moyen de ces 46 patients était de 12 ans (plage de 6 à 17); 54 % d’entre eux étaient des filles et 52 % étaient de race noire. Au début de l’étude, le taux plasmatique moyen d’ARN du VIH-1 était de 4,6 log10 copies/mL, le nombre médian de lymphocytes CD4+ était de 639 cellules/mm3 (extrêmes de 9 et 1 700) et le pourcentage médian de cellules CD4+ s’établissait à 23 % (extrêmes de 0,1 % et 44 %). Dans l’ensemble, 39 % de ces patients présentaient un taux plasmatique initial d’ARN du VIH-1 ≥ 50 000 copies/mL, et 33 % avaient une infection par le VIH se situant dans la catégorie C de la classification clinique des CDC. La majorité des patients avaient déjà été traités à l’aide d’au moins un inhibiteur non nucléosidique de la transcriptase inverse (50 %) ou inhibiteur de la protéase (70 %).
Résultats des études Patients jamais traités
Les résultats à la 48e semaine (y compris les résultats en fonction des covariables initiales clés) pour les essais SPRING-2 et SINGLE sont illustrés au Tableau 17.
Tableau 17 Résultats virologiques observés à la 48e semaine des études SPRING-2 et SINGLE (algorithme Snapshot)
| SPRING-2 | SINGLE | |||
Dolutégravir 50 mg 1 f.p.j. + 2 INTI N = 411 n (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + 2 INTI N = 411 n (%) | Dolutégravir 50 mg + KIVEXA (abacavir-lamivudine) 1 f.p.j. N = 414 n (%) | ATRIPLA (éfavirenz-emtricitabine -ténofovir) 1 f.p.j. N = 419 n (%) | |
| Taux d’ARN du VIH-1 < 50 copies/mL | 361 (88) | 351 (85) | 364 (88) | 338 (81) |
| Différence entre les traitements* | 2,5 % (IC à 95 % : de -2,2 % à 7,1 %) | 7,4 % (IC à 95 % : de 2,5 % à 12,3 %), p = 0,003 | ||
| Non-réponse virologique† | 20 (5) | 31 (8) | 21 (5) | 26 (6) |
| Absence de données virologiques pour la fenêtre temporelle de 48 semaines | 30 (7) | 29 (7) | 29 (7) | 55 (13) |
Raisons : Abandon de l’étude ou du médicament à l’étude pour cause d’effet indésirable ou de décès‡ Abandon de l’étude ou du médicament à l’étude pour d’autres raisons§ Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 9 (2) 21 (5) 0 | 6 (1) 23 (6) 0 | 9 (2) 20 (5) 0 | 40 (10) 14 (3) 1 (< 1) |
| SPRING-2 | SINGLE | |||
Dolutégravir 50 mg 1 f.p.j. + 2 INTI N = 411 n (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + 2 INTI N = 411 n (%) | Dolutégravir 50 mg + KIVEXA (abacavir- lamivudine) 1 f.p.j. N = 414 n (%) | ATRIPLA (éfavirenz-emtricitabine -ténofovir) 1 f.p.j. N = 419 n (%) | |
ARN du VIH-1 < 50 copies/mL selon la charge virale plasmatique initiale (copies/mL) | n / N (%) | n / N (%) | n / N (%) | n / N (%) |
| ≤ 100 000 > 100 000 | 267 / 297 (90) 94 / 114 (82) | 264 / 295 (89) 87 / 116 (75) | 253 / 280 (90) 111 / 134 (83) | 238 / 288 (83) 100 / 131 (76) |
| ARN du VIH-1 < 50 copies/mL selon le nbre de lymphocytes CD4+ initial (cellules/ mm3) | ||||
| < 200 | 43 / 55 (78) | 34 / 50 (68) | 45 / 57 (79) | 48 / 62 (77) |
| 200 à < 350 | 128 / 144 (89) | 118 / 139 (85) | 143 / 163 (88) | 126 / 159 (79) |
| ≥ 350 | 190 / 212 (90) | 199 / 222 (90) | 176 / 194 (91) | 164 / 198 (83) |
| ARN du VIH < 50 copies/mL selon l’INTI de fond | ||||
KIVEXA (abacavir- lamivudine) [ABC-3TC] TRUVADA (emtricitabine-tenofovir) [TDF-FTC] | 145 / 169 (86) 216 / 242 (89) | 142 / 164 (87) 209 / 247 (85) | 364 / 414 (88) s. o. | s. o. 338 / 419 (81) |
| ARN du VIH < 50 copies/mL selon le taux d’ARN du VIH initial et INTI de fond | ||||
| ≤ 100 000 c/mL, ABC-3TC | 115 / 132 (87) | 110 / 125 (88) | 253 / 280 (90) | s. o. |
| ≤ 100 000 c/mL, TDF-FTC | 152 / 165 (92) | 154 / 170 (91) | s. o. | 238 / 288 (83) |
| > 100 000 c/mL, ABC-3TC | 30 / 37 (81) | 32 / 39 (82) | 111 / 134 (83) | s. o. |
| > 100 000 c/mL, TDF-FTC | 64 / 77 (83) | 55 / 77 (71) | s. o. | 100 / 131 (76) |
| Sexe | ||||
| Hommes Femmes | 308 / 348 (88) 53 / 63 (84) | 305 / 355 (86) 46 / 56 (82) | 307 / 347 (88) 57 / 67 (85) | 291 / 356 (82) 47 / 63 (75) |
| Race | ||||
Blanche Non blanche | 306 / 346 (88) 55 / 65 (85) | 301 / 352 (86) 50 / 59 (85) | 255 / 284 (90) 109 / 130 (84) | 238 /285 (84) 99 / 133 (74) |
| Âge (ans) | ||||
| < 50 ≥ 50 | 324 / 370 (88) 37 / 41 (90) | 312 / 365 (85) 39 / 46 (85) | 319 / 361 (88) 45 / 53 (85) | 302 / 375 (81) 36 / 44 (82) |
* Ajustement en fonction des facteurs initiaux de stratification.
† Comprend les patients ayant changé leur traitement de base en faveur d’une nouvelle classe ou d’un schéma non autorisé en vertu du protocole ou pour cause de manque d’efficacité avant la 48e semaine (essai SPRING-2 seulement), patients ayant abandonné l’étude avant la 48e semaine pour cause de manque ou de perte d’efficacité et patients ayant un taux supérieur ou égal à 50 copies dans la fenêtre temporelle de 48 semaines.
‡ Comprend les patients qui ont abandonné l’étude pour cause d’effet indésirable ou de décès à n’importe quel moment à partir du jour 1 de la fenêtre temporelle de 48 semaines si cela a entraîné l’absence de données virologiques sous traitement durant la fenêtre temporelle de 48 semaines. § Comprend les raisons telles que retrait du consentement, perte de vue pendant le suivi, déménagement, écart par rapport au protocole.
Remarques : ABC-3TC = abacavir à 600 mg, lamivudine à 300 mg sous la forme de l’association à dose fixe KIVEXA (abacavir-lamivudine)-EPZICOM.
EFV-TDF-FTC = éfavirenz à 600 mg, ténofovir à 300 mg, emtricitabine à 200 mg sous la forme de l’association à dose fixe ATRIPLA (éfavirenz-emtricitabine-tenofovir).
N : nombre de patients dans chaque groupe de traitement
Algorithme Snapshot : Les sujets dont le dernier dosage de l’ARN du VIH-1 s’est révélé < 50 copies/mL au cours de la période d’analyse (48 ± 6 semaines) ont été considérés comme ayant répondu au traitement; les sujets qui n’ont pas montré de suppression virale ou pour qui on ne possédait pas de données au moment de l’analyse ont été considérés comme n’ayant pas répondu au traitement. Le protocole de l’étude SPRING-2 permettait un changement d’INTI de fond afin de prendre en charge les effets toxiques ; les patients qui ont changé d’INTI après la 4e semaine ont été considérés comme n’ayant pas répondu au traitement selon l’algorithme Snapshot.
À la 48e semaine de l’étude SPRING-2, la suppression virologique (ARN du VIH-1 < 50 copies/mL) dans le groupe dolutégravir (88 %) était non inférieure à celle observée dans le groupe raltégravir (85 %) (marge de non-infériorité – 10 % ; différence entre traitements 2,5 %, IC à 95 : -2,2 % - 7,1 %). Les différences entre les traitements sur le plan de la suppression virologique étaient comparables dans les différents groupes de caractéristiques initiales (sexe, race, âge, antirétroviraux de fond et charge virale initiale) à la 48e semaine.
Les variations médianes du nombre de lymphocytes T CD4+ du départ à la 48e semaine ont été de + 230 cellules/mm3 dans le groupe traité par le dolutégravir et le groupe de ISENTRESS (raltégravir).
La suppression virologique s’est maintenue durant les 96 semaines (la proportion de sujets atteignant un taux d’ARN du VIH-1< 50 copies/mL s’établissait à 81 % dans le groupe traité par le dolutégravir et à 76 % dans le groupe traité par le raltégravir, la différence entre traitements étant de 4,5 % (IC à 95 : - 1,1 à 10,0 %)). La variation médiane du nombre de lymphocytes T CD4+ du départ à la 96e semaine a été de 276 cellules/mm3 dans le groupe dolutégravir comparativement à 264 cellules/mm3 dans le groupe de ISENTRESS (raltégravir).
Dans l’étude SINGLE, on a noté une différence statistiquement significative dans la proportion de sujets ayant obtenu une suppression virale (ARN du VIH-1 < 50 copies/mL) entre le groupe de traitement par dolutégravir + KIVEXA (abacavir-lamivudine) (88 %) et le groupe de traitement par ATRIPLA (éfavirenz-emtricitabine-ténofovir) (81 %) d’après l’analyse primaire effectuée à la 48e
semaine (7,4 %, IC à 95 % : 2,5 à 12,3 % ; p = 0,003). À 48 semaines, les différences entre les traitements sur le plan de la suppression virologique étaient comparables dans les différents groupes de caractéristiques initiales (sexe, race et âge).
À 48 semaines, la variation moyenne ajustée du nombre de lymphocytes CD4+ a été de 267 cellules/mm3 dans le groupe dolutégravir + KIVEXA (abacavir-lamivudine) et de 208 cellules/mm3 dans le groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir). La différence ajustée et l’IC à 95 % étaient significatifs sur le plan statistique à la 48e semaine [58,9 (de 33,4 à 84,4 ; p < 0,001)] (modèle à mesures répétées avec ajustement en fonction des facteurs initiaux de stratification : taux initial d’ARN du VIH-1 et nombre initial de lymphocytes T CD4+, parmi d’autres facteurs). Cette analyse était prédéterminée et l’analyse des données à la 48e semaine était ajustée en fonction de la multiplicité.
Le temps médian écoulé avant la suppression virale était de 28 jours dans le groupe recevant l’association dolutégravir + KIVEXA (abacavir-lamivudine) et de 84 jours dans le groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir) de l’étude SINGLE à la 48e semaine (p < 0,0001). Au 28e jour (semaine 4), 63 % des patients du groupe dolutégravir avaient atteint une suppression virologique comparativement à 14 % des patients du groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir).
La suppression virologique s’est maintenue durant les 96 semaines (la proportion de sujets atteignant un taux d’ARN du VIH-1< 50 copies/mL s’établissait à 80 % dans le groupe traité par le dolutégravir + KIVEXA (abacavir-lamivudine) et à 72 % dans le groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir), la différence entre traitements étant de 8,0 % [IC à 95 : 2,3 à 13,8 %, p = 0,006]). La variation moyenne ajustée du nombre de lymphocytes T CD4+ du départ à la 96e semaine a été de 325 cellules/mm3 dans le groupe traité par le dolutégravir + KIVEXA (abacavir-lamivudine), la différence étant toujours statistiquement significative par rapport au groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir) (281 cellules/mm3) (IC à 95 % de 14,34 à 73,55, p = 0,004).
La suppression virologique s’est maintenue durant les 144 semaines (phase ouverte de la 96e à la 144e semaine). La proportion de sujets atteignant un taux d’ARN du VIH-1< 50 copies/mL s’établissait à 71 % dans le groupe traité par le dolutégravir + KIVEXA (abacavir-lamivudine) et à 63 % dans le groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir) (la différence entre traitements étant de 8,3 % [IC à 95 % de 2,0 à 14,6, p = 0,010]). La variation moyenne ajustée du nombre de lymphocytes T CD4+ par rapport au départ a été de 378 cellules/mm3 dans le groupe traité par dolutégravir + KIVEXA (abacavir-lamivudine), la différence étant toujours statistiquement significative par rapport au groupe de ATRIPLA (éfavirenz-emtricitabine-ténofovir) (332 cellules/mm3) (IC à 95 % de 15,61 à 78,20, p = 0,003).
Au cours des 96 semaines qu’a duré l’étude SPRING-2 et des 144 semaines qu’a duré l’étude SINGLE, aucune mutation conférant une résistance aux ITBI ni résistance apparaissant en cours de traitement dans le schéma de base n’a été relevée dans les groupes recevant du dolutégravir.
Patients ayant déjà été traités (et n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase)
Les résultats à la 48e semaine (y compris les résultats en fonction des covariables initiales clés) pour l’essai SAILING sont illustrés au Tableau 18.
Tableau 18 Résultats virologiques à la 48e semaine de l’essai SAILING (algorithme Snapshot)
| SAILING | ||
dolutégravir 50 mg 1 f.p.j. + traitement de base N = 354§ n/N (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + traitement de base N = 361§ n/N (%) | |
| Taux d’ARN du VIH-1 < 50 copies/mL | 251 / 354 (71) | 230 / 361 (64) |
| Différence ajustée entre les traitements‡ | 7,4 % (IC à 95 % : de 0,7 % à 14,2 %), p = 0,030 | |
| Non-réponse virologique† | 71/354 (20) | 100/361 (28) |
Absence de données virologiques Raisons Abandon de l’étude ou du médicament à l’étude pour cause d’effet indésirable ou de décès‡ Abandon de l’étude ou du médicament à l’étude pour d’autres raisons§ Données manquantes pour la fenêtre temporelle, mais poursuite de l’étude | 32/354 (9) 9 (3) 16 (5) 7 (2) | 31/361 (9) 13 (4) 14 (4) 4 (1) |
| ARN du VIH-1 < 50 copies/mL en fonction des covariables initiales | ||
| Charge virale plasmatique initiale (copies/mL) | ||
| ≤ 50 000 copies/mL | 186 / 249 (75) | 180 / 254 (71) |
| > 50 000 copies/mL | 65 / 105 (62) | 50 / 107 (47) |
| Nbre de lymphocytes CD4+ initial (cellules/mm3) | ||
| < 50 | 33 / 62 (53) | 30 / 59 (51) |
| 50 à < 200 | 77 / 111 (69) | 76 / 125 (61) |
| 200 à < 350 | 64 / 82 (78) | 53 / 79 (67) |
| ≥ 350 | 77 / 99 (78) | 71 / 98 (73) |
| Traitement de base | ||
Score de sensibilité phénotypique* < 2 Score de sensibilité phénotypique* = 2 Score de sensibilité génotypique* < 2 Score de sensibilité génotypique* = 2 Pas d’utilisation du darunavir Utilisation du darunavir avec substitution primaire d’un IP Utilisation du darunavir sans substitution primaire d’un IP | 70 / 104 (67) 181 / 250 (72) 155 / 216 (72) 96 / 138 (70) 143 / 214 (67) 58 / 68 (85) 50 / 72 (69) | 61 / 94 (65) 169 / 267 (63) 129 / 192 (67) 101 / 169 (60) 126 / 209 (60) 50 / 75 (67) 54 / 77 (70) |
| Sexe | ||
| Hommes | 172 / 247 (70) | 156 / 238 (66) |
| Femmes | 79 / 107 (74) | 74 / 123 (60) |
| Race | ||
| Blanche | 133 / 178 (75) | 125 / 175 (71) |
| SAILING | ||
dolutégravir 50 mg 1 f.p.j. + traitement de base N = 354§ n/N (%) | ISENTRESS (raltégravir) 400 mg 2 f.p.j. + traitement de base N = 361§ n/N (%) | |
| Afro-américaine/descendance africaine/autre | 118 / 175 (67) | 105 / 185 (57) |
| Âge (ans) | ||
| < 50 ≥ 50 | 196 / 269 (73) 55 / 85 (65) | 172 / 277 (62) 58 / 84 (69) |
| Sous-type de VIH | ||
| Variante B Variante C Autre† | 173 / 241 (72) 34 / 55 (62) 43 / 57 (75) | 159 / 246 (65) 29 / 48 (60) 42 / 67 (63) |
‡ Ajustement en fonction des facteurs de stratification prédéterminés. § Quatre patients ont été exclus de l’analyse de l’efficacité en raison d’un problème touchant l’intégrité des données à l’un des centres d’étude. * Le score de sensibilité phénotypique (SSP) et le score de sensibilité génotypique (SSG) étaient définis comme le nombre total d’antirétroviraux inclus dans le traitement de base envers lesquels l’isolat viral du patient démontrait au départ une sensibilité phénotypique et une sensibilité génotypique, respectivement, selon les tests de résistance phénotypique et de résistance génotypique. Le traitement de base était limité à un maximum de deux antirétroviraux dont au moins un agent entièrement actif ; toutefois, n = 11 SSP 0, n = 2 SSP 3. † Autres variantes comprises : complexe (n = 42), F1 (n = 32), A1 (n = 18), BF (n = 14), toutes les autres (n ≤ 10). Remarque : N : nombre de patients dans chaque groupe de traitement | ||
D’après l’analyse des données à la 48e semaine, la suppression virologique (ARN du VIH-1 < 50 copies/mL) dans le groupe dolutégravir (71 %) était, sur le plan statistique, significativement plus importante que celle qui a été observée dans le groupe raltégravir (64 %) (p = 0, 030) (voir le Tableau 19). Les différences entre les traitements sur le plan de la suppression virologique (ARN du VIH-1 < 50 copies/mL) étaient comparables dans les différents groupes de caractéristiques initiales (sexe, race et sous-type de VIH).
La variation médiane du nombre de lymphocytes CD4+ par rapport au départ a été de 144,0 cellules/mm3 dans le groupe dolutégravir et de 137,0 cellules/mm3 dans le groupe de ISENTRESS (raltégravir).
Sur le plan statistique, un nombre significativement moins élevé de patients sous le dolutégravir (4/354, 1 %) que de patients sous ISENTRESS (raltégravir) (17/361, 5 %), p = 0,003, ont vu leur traitement échouer en raison d’une résistance associée au gène de l’IN apparue durant le traitement.
Patients présentant une résistance aux inhibiteurs de transfert de brin de l’intégrase
Après avoir franchi la phase de la monothérapie, le traitement de base des patients a été optimisé lorsque cela était possible. La réponse et les résultats virologiques à la 24e et à la 48e semaine de l’étude VIKING-3 sont présentés au Tableau 19.
Tableau 19 Résultats virologiques à la 24e et à la 48e semaine de l’étude VIKING-3 (algorithme Snapshot)
| 24e semaine | 48e semaine | |
dolutégravir 50 mg 2 f.p.j. + TBO (N = 183) | dolutégravir 50 mg 2 f.p.j. + TBO (N = 183) | |
| ARN du VIH-1 < 50 copies/mL | 126 (69 %) | 116 (63 %) |
| Non-réponse virologique | 50 (27 %) | 58 (32 %) |
Absence de données virologiques Raisons Abandon de l’étude ou du médicament à l’étude pour cause d’effet indésirable ou de décès Abandon de l’étude ou du médicament pour d’autres raisons§ Absence de données virologiques pour la fenêtre temporelle mais poursuite de l’étude | 5 (3 %) 2 (1 %) 0 (0 %) | 5 (3 %) 4 (2 %) 0 (0 %) |
| Proportion (%) de patients présentant un taux d’ARN du VIH < 50 copies/mL selon la catégorie initiale | ||
Sexe Hommes Femmes | 96/141 (68) 30/42 (71) | 89/141 (63) 27/42 (64) |
Race Blanche Afro-américaine/descendance africaine/autre | 91/130 (70) 35/53 (66) | 82/130 (63) 34/53 (64) |
Variation médiane du nombre de lymphocytes T CD4+ par rapport au début de l’étude (min.-max.) (lymphocytes/mm3) | 61,0 (20,0; 130,0) | 110,0 (40,0; 190,0) |
Parmi les 183 patients qui ont participé à l’étude pendant 24 semaines ou qui l’ont abandonnée avant
la date limite de collecte des données, 126 (69 %) présentaient un taux d’ARN < 50 copies/mL à la 24e semaine (algorithme Snapshot de la FDA). Les patients porteurs d’un virus ayant la mutation Q148H/K/R avec en plus au moins 2 des mutations secondaires associées à Q148 (L74I, E138A/K/T ou G140A/C/S) ont présenté une réponse beaucoup plus faible à la 24e semaine. Le score de sensibilité global au traitement de base n’était pas associé à la réponse à la 24e semaine.
Tableau 20 Réponse virologique à la 24e et à la 48e semaine (ARN du VIH-1 < 50 copies/mL) selon le groupe de substitutions dérivées conférant une résistance aux inhibiteurs de transfert de brin de l’intégrase (population en intention de traiter – exposée : algorithme Snapshot)
| Groupe de substitutions dérivées conférant une résistance aux inhibiteurs de transfert de brin de l’intégrase | dolutégravir 50 mg 2 f.p.j. (N = 183) 24e semaine | dolutégravir 50 mg 2 f.p.j. (N = 183) 48e semaine |
| Pas de substitution en Q148H/K/Ra | 100/126 (79 %) | 90/126 (71 %) |
| Q148 + 1 substitution secondaireb | 21/36 (58 %) | 20/36 (56 %) |
| Q148 + ≥ 2 substitutions secondairesb | 5/21 (24 %) | 6/21 (29 %) |
a Mutations N155H, Y143C/H/R, T66A, E92Q, ou seulement signes de résistance apparus antérieurement
b Comprend les substitutions secondaires clés suivantes : G140A/C/S, E138A/K/T, L74I.
Le taux de réponse s’est maintenu à la 48e semaine, avec 116/183 (63 %) des patients présentant un taux d’ARN < 50 copies/mL (algorithme Snapshot). Il en est de même pour les patients porteurs d’un virus ayant la mutation Q148 avec en plus des mutations secondaires associées à Q148 (voir le Tableau 20). Le score de sensibilité global au traitement de base n’était pas associé à la réponse à la 48e semaine.
Enfants
Week 24 and 48 outcomes for IMPAACT P1093/ING112578 are shown in Table 21.
Table 21: Activité virologique (algorithme d'instantané) et immunologique du traitement chez les sujets de 6 ans et plus dans IMPAACT P1093/ING112578
| Dolutégravir ~ 1 mg/kg une fois par jour + TLO | ||
Cohort I (12 à <18 ans) (n = 23) | Cohort IIA (6 à < 12 ans) (n = 23) | |
| (ARN du VIH-1 inférieur à 50 copies par ml) à la semaine 24 | 16 (70%) | 14 (61%) |
| (ARN du VIH-1 inférieur à 50 copies par ml) à la semaine 48, n (%) | 14 (61%) | -a |
| (ARN du VIH-1 inférieur à 400 copies par ml) à la semaine 24, n (%) | 19 (83%) | 18 (78%) |
| (ARN du VIH-1 inférieur à 400 copies par ml) à la semaine 48, n (%) | 17 (74%) | -a |
| Non-réponse virologique | 6 | 3 |
Compte de CD4+ Variation médiane par rapport à la ligne de base, cellules/mm3 Médiane Variation en pourcentage par rapport à la ligne de base | 84b 5 %a | 209c 8 %b |
a Données non disponibles
b 22 sujets ont fourni des données sur le compte de CD4+ de la semaine 48
c 21 sujets ont fourni des données sur le compte de CD4+ de la semaine 24
Les résultats virologiques ont également été évalués en fonction du poids corporel. Dans les deux cohortes, la suppression virologique (ARN du VIH-1 inférieur à 50 copies par ml) à la semaine 24 a été obtenue chez 75 % (18/24) des sujets pesants au moins 40 kg. À la semaine 48, 63 % (12/19) des sujets de la cohorte I pesant au moins 40 kg avaient une charge virologique supprimée.
L'augmentation médiane du compte de CD4+ entre le départ et la semaine 48 était de 84 cellules par mm3 dans la cohorte I. Pour la cohorte IIA, l'augmentation médiane du compte de CD4+ entre le départ et la semaine 24 était de 209 cellules par mm3.
14.2 Études comparative de biodisponibilité
Une étude de bioéquivalence de type croisé, à double insu, randomisée, à deux traitements, à dose unique de comprimé de pms-DOLUTEGRAVIR (Pharmascience Inc.), a été évalué par rapport à des comprimés de PrTivicay (dolutégravir) ((ViiV Healthcare ULC) chez 60 sujets adultes, sains sous des conditions de jeun. Un sommaire des données comparatives de biodisponibilité de 58 sujets qui ont été inclus dans les analyses statistiques est représenté dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Dolutegravir (1 × 50 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence 2 | % Rapport de Moyenne géométrique | 90% Intervalle de confiance |
ASCT (ng·h/mL) | 44548,15 46854,45 (28,76) | 43244,55 46129,27 (34,90) | 103,0 | 95,9 – 110,6 |
ASCI (ng·h/mL) | 45815,54 48158,28 (28,83) | 44492,45 47552,43 (35,74) | 103,0 | 95,9 – 110,5 |
Cmax (ng/mL) | 2529,26 2622,12 (25,91) | 2471,87 2581,08 (29,54) | 102,3 | 95,2 – 110,0 |
Tmax3 (h) | 2,17 (0,67 – 5,00) | 2,00 (0,67 – 4,50) | ||
T½4 (h) | 12,96 (17,07) | 13,15 (17,72) | ||
1 comprimés de pms-DOLUTEGRAVIR (dolutégravir sous forme de dolutégravir sodique ) 50 mg (Pharmascience Inc.).
2 comprimés de PrTivicay (dolutégravir sous forme de dolutégravir sodique) 50 mg (ViiV Healthcare ULC).
3 Exprimé sous forme de moyenne (tranche) seulement.
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
15 Microbiologie
Activité antivirale en culture cellulaire
Le dolutégravir a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage, et sa CE50 moyenne s’est établie entre 0,51 nM et 2,1 nM dans les cellules mononucléaires du sang périphérique (CMSP) et les cellules MT-4.
Au cours d’un essai de sensibilité de l’intégrase virale portant sur la région codante pour l’intégrase de 13 variants B de diverses sources cliniques, le dolutégravir s’est révélé aussi puissant contre ces isolats qu’il l’est contre les souches de laboratoire, la CE50 moyenne étant de 0,52 nM. Dans des CMSP infectées par une gamme de 24 isolats cliniques de VIH-1 (du groupe M [variants A, B, C, D, E, F et G] et du groupe O) et 3 isolats cliniques de VIH-2, la moyenne géométrique de la CE50 s’est établie à 0,20 nM (0,02 à 2,14 nM) pour les isolats de VIH-1, tandis qu’elle a été de 0,18 nM (0,09 à 0,61 nM) dans le cas du VIH-2.
Activité antivirale du dolutégravir associé à d’autres agents antiviraux
Les agents suivants n’ont pas exercé d’activité antagoniste contre le dolutégravir lors d’essais in vitro sur microplaque : stavudine, abacavir, éfavirenz, névirapine, lopinavir, amprénavir, enfuvirtide, maraviroc, adéfovir et raltégravir. De plus, la ribavirine, un médicament utilisé contre le VHC, n’a pas eu d’effet apparent sur l’activité du dolutégravir.
Effet du sérum humain et des protéines sériques
D’après les résultats d’essais in vitro, la CE50 du dolutégravir varierait par un facteur de 75 en présence de sérum humain pur (résultat fondé sur l’extrapolation) et, dans les cultures de CMSP, la CE90 corrigée pour les protéines sériques (CI90-CP) a été évaluée à 0,064 mcg/mL. Après l’administration d’une dose unique de dolutégravir de 50 mg à des patients n’ayant jamais reçu d’ITBI, le creux plasmatique du dolutégravir, de 1,20 mg/mL, était 19 fois plus élevé que la CE90-CP estimée.
Résistance in vitro
Isolement à partir de VIH-1 de type sauvage : On n’a pas observé de forte résistance virale au dolutégravir après le passage successif de la souche IIIB dans des milieux de culture durant 112 jours; la variation maximale de l’expression génétique observée était de l’ordre de 4,1 dans les populations virales résistantes traitées par passage, qui contenaient des substitutions en positions conservées S153Y et S153F sur le gène de l’intégrase.
Les passages successifs de la souche NL432 du VIH-1 sauvage en présence de dolutégravir se sont traduits par la sélection des substitutions E92Q (variation de l’expression dans la population virale = 3,1) et G193E (variation de l’expression de la population virale = 3,2) au bout de 56 jours. Les passages supplémentaires de virus sauvage de sous-types B, C et A/G en présence de dolutégravir ont entraîné la sélection des substitutions R263K, G118R et S153T.
Activité anti-VIH contre des souches résistantes : Souches résistantes aux inhibiteurs de la transcriptase inverse et aux inhibiteurs de la protéase : le dolutégravir a exercé une activité antivirale équivalente contre 2 souches de VIH-1 résistantes aux inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI), 3 souches résistantes aux inhibiteurs nucléosidiques de la transcriptase inverse (INTI) et 2 clones de VIH-1 (dont un contenant 3 mutations et l’autre, 6)
résistants aux inhibiteurs de la protéase que contre la souche sauvage.
Souches de VIH-1 résistantes aux inhibiteurs de transfert de brin de l’intégrase :
On a obtenu 60 souches de VIH-1 résistantes aux ITBI (dont 28 contenant des substitutions simples et 32, au moins 2 substitutions) par mutagenèse ciblée de la souche NL-432 sauvage. L’activité anti-VIH (sensibilité des souches) du dolutégravir a été mise au jour dans 27 des 28 souches porteuses de substitutions simples (facteur de variation de l’expression inférieur à 5), dont les substitutions T66A/I/K, E92Q/V, Y143C/H/R, Q148H/K/R et N155H, tandis que l’expression du gène a varié par un facteur de moins de 5 dans 17 des 28 virus mutants exposés au raltégravir et 11 des 21 virus mutants mis en présence d’elvitégravir. De plus, l’expression du gène a varié par un facteur de moins de 5 dans 23 des 32 souches mutantes résistantes aux ITBI qui contenaient au moins 2 substitutions après l’exposition au dolutégravir, 4 des 32 souches exposées au raltégravir et 2 des 25 souches mises en présence d’elvitégravir.
Souches de VIH-2 résistantes aux inhibiteurs de transfert de brin de l’intégrase : Des souches de VIH-2 contenant des mutations ciblées ont été obtenues à partir d’isolats recueillis chez des patients après l’échec virologique du traitement par le raltégravir (n = 6). Dans l’ensemble, le facteur de variation de l’expression génétique était comparable dans les souches de VIH-2 et de VIH-1 ayant des voies de mutation semblables. Après l’exposition au dolutégravir, ce facteur était inférieur à 5 dans 4 souches de VIH-2 (S163D, G140A/Q148R, A153G/N155H/S163G et E92Q/T97A/N155H/S163D) ; il était de 8,5 dans la souche contenant la mutation E92Q/N155H, et de 17 dans celle qui contenant la mutation G140S/Q148R. Le dolutégravir, le raltégravir et l’elvitégravir ont tous eu la même activité contre les souches de VIH-2 porteuses de la mutation ciblée S163D que contre la souche sauvage, tandis que dans les autres souches mutantes de VIH-2, le facteur de variation de l’expression génétique associé au raltégravir et à l’elvitégravir allait de 6,4 à 420 et de 22 à 640, respectivement.
Isolats cliniques recueillis après l’échec virologique du traitement par le raltégravir : On a évalué la sensibilité au dolutégravir de 30 isolats cliniques ayant une résistance génotypique et phénotypique au raltégravir (facteur médian de variation de l’expression > 81) au moyen de l’épreuve PhenoSense de Monogram Biosciences, pour obtenir un facteur médian de variation de l’expression de 1,5. La valeur médiane de ce facteur était de 3,75 pour les isolats contenant des mutations en position G140S et Q148H; de 13,3 pour les mutations G140S + Q148R; de 1,05 pour les mutations T97A et Y143R et de 1,37 pour la mutation N155H.
On a évalué la sensibilité au dolutégravir de 705 isolats résistants au raltégravir (selon un facteur de variation de l’expression du raltégravir > 1,5) recueillis chez des patients ayant des antécédents de traitement par le raltégravir au moyen de l’épreuve PhenoSense de Monogram Biosciences. L’exposition au dolutégravir s’est traduite par un facteur de variation de l’expression génétique inférieur ou égal à 10 dans 93,9 % de ces 705 isolats cliniques. Seize isolats sur les 184 présentant une mutation Q148 + 1 mutation de l’intégrase et 25 isolats sur les 92 présentant une mutation Q148 + ≥ 2 mutations de l’intégrase montraient un facteur de variation de l’expression du dolutégravir > 10.
Résistance in vivo : patients n’ayant jamais reçu d’inhibiteur de transfert de brin de l’intégrase (patients jamais traités par des antirétroviraux et déjà traités par des antirétroviraux)
Chez des sujets sans antécédents de traitement, on n’a pas observé de mutation de résistance aux ITBI ni de résistance au schéma antiviral de fond à base d’INTI durant l’administration de 50 mg de dolutégravir 1 fois par jour (études SPRING-2 et/ou SINGLE). Dans le cadre de l’étude SAILING portant sur des patients qui avaient des antécédents de traitement mais qui n’avaient jamais reçu d’ITBI (dont 354 ont reçu le dolutégravir), des substitutions sur le gène de l’intégrase en cours de traitement ont été observées à la 48e semaine chez 4 des 17 sujets traités par le dolutégravir et ayant subi un échec virologique. Dans ces quatre cas, deux patients avaient une seule substitution R263K sur le gène de l’intégrase, le facteur maximal de variation de l’expression génétique (FC) étant de 1,93, un patient avait une substitution polymorphe V151V/I sur le gène de l’intégrase, avec un FC maximal de 0,92, et le dernier patient avait des mutations pré-existantes sur le gène de l’intégrase. Dans ce dernier cas, on supposait que le patient avait déjà été traité par un ITBI ou était infecté par un virus résistant à cette classe de médicaments. À la 84e semaine, des substitutions N155H et T97A sur le gène de l’intégrase sont apparues en cours de traitement, avec un FC de 2,4 au dolutégravir et de 113 au raltégravir, chez un patient qui n’adhérait pas à ses prises d’inhibiteur de la protéase et qui était, par conséquent, un cas d’écart par rapport au protocole. À la 48e semaine, l’acquisition d’une résistance par le gène de l’intégrase a entraîné l’échec du traitement chez un nombre significativement moins élevé de sujets qui recevaient dolutégravir (4/354 [1,0 %]) plutôt que le raltégravir (17/361 [5 %]). L’écart statistiquement significatif entre les groupes de traitement favorisait le dolutégravir (p = 0,003) à l’issue d’une analyse prédéfinie de cet important paramètre secondaire (voir la section 14 Études cliniques).
Résistance in vivo : patients réfractaires aux inhibiteurs de transfert de brin de l’intégrase
L’étude VIKING-3 portait sur l’emploi du dolutégravir (en sus du traitement de base optimisé) chez des patients réfractaires aux ITBI existants. L’échec virologique, tel qu’il est défini dans le protocole, a été observé chez 36 des 183 patients sur une période de 24 semaines. Dans 32 de ces cas, on disposait de données analysables provenant de l’appariement d’isolats prélevés au début des études et après l’échec virologique défini selon le protocole : des mutations apparues en cours de traitement ont été mises au jour dans 17 de ces 32 cas (53 %). Les mutations apparues en cours de traitement ou les associations de mutations observées étaient les suivantes : L74L/M (1 cas), E92Q (2 cas), T97A (9 cas), E138K/A/T (8 cas), G140S (2 cas), Y143H (1 cas), S147G (1 cas), Q148H/K/R (4 cas), N155H (1 cas) et E157E/Q (1 cas). Dans 14 des 17 cas de mutations acquises en cours de traitement, la voie de mutation Q148 était présente au début de l’étude ou avant. Entre la 28e et la 48e semaine, cinq autres patients ont subi un échec virologique défini par le protocole (EVDP), et de ce nombre, deux avaient des mutations acquises en cours de traitement. Les mutations apparues en cours de traitement ou les associations de mutations observées étaient les suivantes : L74I (1 cas) et N155H (2 cas). Après la 48e semaine, on a décelé un EVDP chez quatre autres patients, dont deux cas à la 60e semaine, un à la 72e semaine et 1 à la 84e semaine. Trois de ces quatre patients présentaient des mutations acquises en cours de traitement. Les mutations apparues en cours de traitement ou les associations de mutations observées étaient les suivantes : T97A (1 cas), E138K (1 cas), Q148H (2 cas), G140S (2 cas), N155H (1 cas) et L74M/V (1 cas).
16 Toxicologie non clinique
Cancérogénicité et mutagénicité : Aucun pouvoir mutagène ni clastogène n’a été décelé pour le dolutégravir au cours des épreuves in vitro menées sur des bactéries et des cellules cultivées de mammifères, de même qu’à l’issue d’un test in vivo du micronoyau chez les rongeurs. Le dolutégravir ne s’est pas révélé carcinogène au cours des études de longue durée chez la souris et le rat dont l’exposition était environ 14 et 12 fois plus élevée, respectivement, que l’exposition clinique correspondant à la dose de 50 mg administrée 2 fois par jour chez les humains, d’après l’ASC.
Toxicité pour la reproduction et le développement : Il n’existe pas de données sur les effets du dolutégravir sur la fertilité de l’homme ou de la femme. L’expérimentation animale révèle l’absence d’effet sur la fertilité des mâles et des femelles. Administré à des doses pouvant atteindre 1 000 mg/kg/jour, soit la plus forte des doses testées (environ 24 fois l’exposition clinique correspondant à la dose de 50 mg 2 fois par jour chez les humains, d’après l’ASC), le dolutégravir n’a pas eu d’effet nocif sur la fertilité des rats mâles ou femelles.
L’administration par voie orale de dolutégravir à des rates gestantes à des doses pouvant atteindre 1 000 mg/kg/jour (environ 27 fois l’exposition clinique correspondant à la dose de 50 mg 2 fois par jour chez les humains, d’après l’ASC) du 6e au 17e jour de gestation n’a pas entraîné d’effets toxiques pour la mère ou le développement, ni de tératogénicité.
L’administration par voie orale de dolutégravir à des lapines gestantes à des doses pouvant atteindre 1 000 mg/kg/jour (0,4 fois l’exposition clinique correspondant à la dose de 50 mg 2 fois par jour chez les humains, d’après l’ASC) du 6e au 18e jour de gestation n’a pas entraîné d’effets toxiques sur le développement ni de tératogénicité. Chez le lapin, une toxicité maternelle (diminution de la consommation alimentaire, absence ou quasi-absence de l’émission de fèces/d’urine, diminution du poids corporel) a été observée à la dose de 1 000 mg/kg (0,4 fois l’exposition clinique correspondant à la dose de 50 mg 2 fois par jour chez les humains, d’après l’ASC).
Au cours d’une étude non clinique de distribution portant sur des animaux, on a constaté que le dolutégravir traversait la barrière placentaire.
Toxicologie et pharmacologie animales : L’effet d’un traitement quotidien prolongé par doses élevées de dolutégravir a été évalué dans le cadre d’études de toxicité comportant l’administration par voie orale de doses répétées à des rats (durée atteignant 26 semaines) et des singes (durée atteignant 38 semaines). Le principal effet associé au dolutégravir a été l’intolérance ou l’irritation gastro- intestinale chez le rat et le singe à des doses produisant une exposition générale environ 21 fois et 0,8 fois plus élevée, respectivement, que l’exposition clinique correspondant à la dose de 50 mg 2 fois par jour chez les humains, d’après l’ASC. Étant donné que l’intolérance gastro-intestinale est considérée comme causée par l’administration locale de médicament, les mesures en mg/kg ou mg/m2 sont des déterminants appropriés de la zone de sûreté pour cette toxicité. L’intolérance gastro- intestinale chez le singe est survenue à 15 fois la dose équivalente en mg/kg chez l’humain (en fonction d’un poids de 50 kg) et à 5 fois la dose équivalente en mg/m2 chez l’humain pour une dose clinique de 50 mg 2 fois par jour. Chez le lapin, le dolutégravir a été légèrement à moyennement irritant pour la peau et les yeux.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
PrTIVICAY [Comprimés de dolutégravir à 10, 25 et 50 mg et comprimés de dolutégravir dispersibles, 5 mg], numéro de contrôle de la présentation 298477, monographie de produit, ViiV Healthcare ULC, 2025-10-14.