


Monographie de produit - Vocabria
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale | 2025-06 |
| 4 Posologie et administration, 4.4 Administration | 2023-11 |
| 7 Mises en garde et précautions, Généralités | 2023-07 |
| 7 Mises en garde et précautions, Troubles dépressifs | 2023-11 |
| 7 Mises en garde et précautions, Réactions cutanées et d’hypersensibilité | 2025-06 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 4
1 Indications ............................................................................................................................. 4
1.1 Pédiatrie .............................................................................................................................. 4 1.2 Gériatrie .............................................................................................................................. 4
2 Contre-indications ................................................................................................................. 4
4 Posologie et administration .................................................................................................... 5
4.1 Considérations posologiques .............................................................................................. 5 4.2 Posologie recommandée et ajustement posologique ........................................................ 6 4.4 Administration .................................................................................................................. 10 4.5 Dose oubliée ..................................................................................................................... 10
5 Surdose ............................................................................................................................... 14
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 14
7 Mises en garde et précautions .............................................................................................. 15
Généralités ..................................................................................................................................... 15 Caractéristiques initiales et pharmacocinétiques associées à un échec virologique .................... 16 Troubles dépressifs ........................................................................................................................ 16 Hépatotoxicité ............................................................................................................................... 16 Propriétés associées à la longue durée d’action de CABENUVA ................................................... 16 Perte de réponse virologique en raison d’interactions médicamenteuses ................................... 17 Réactions après l’injection ............................................................................................................. 17 Risque de résistance attribuable à l’arrêt du traitement .............................................................. 17 Réactions cutanées et d’hypersensibilité ...................................................................................... 18 Santé reproductive : Potentiel des femmes et des hommes ......................................................... 18 7.1 Populations particulières .................................................................................................. 19 7.1.1 Grossesse .......................................................................................................................... 19
7.1.2 Allaitement ....................................................................................................................... 20 7.1.3 Enfants et adolescents ...................................................................................................... 21 7.1.4 Personnes âgées ............................................................................................................... 21
8 Effets indésirables ................................................................................................................ 21
8.1 Aperçu des effets indésirables .......................................................................................... 21 8.2 Effets indésirables observés au cours des études cliniques ............................................. 21 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ..... 25 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................... 25 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 25 8.5 Effets indésirables observés après la commercialisation ................................................. 27
9 Interactions médicamenteuses ............................................................................................. 27
9.2 Aperçu des interactions médicamenteuses ...................................................................... 27 9.4 Interactions médicament-médicament ............................................................................ 27 9.5 Interactions médicament-aliment .................................................................................... 34 9.6 Interactions médicament-plante médicinale.................................................................... 34 9.7 Interactions médicament-examens de laboratoire .......................................................... 34
10 Pharmacologie clinique ........................................................................................................ 35
10.1 Mode d’action ................................................................................................................... 35 10.2 Pharmacodynamie ............................................................................................................ 35 10.3 Pharmacocinétique ........................................................................................................... 36
11 Conservation, stabilité et mise au rebut ............................................................................... 43
12 Particularités de manipulation du produit ............................................................................ 43
Partie 2 : Renseignements scientifiques ............................................................................................ 44
13 Renseignements pharmaceutiques ....................................................................................... 44
14 Études cliniques ................................................................................................................... 45
14.1 Études cliniques par indication ......................................................................................... 45 Traitement de l’infection par le VIH de type 1 chez les adultes présentant une suppression virologique stable (taux d’ARN du VIH-1 < 50 copies/mL). ............................................................ 45 Injections mensuelles : études FLAIR et ATLAS.............................................................................. 45 Injections tous les deux mois : étude ATLAS-2M ........................................................................... 51 Enfants de 12 ans et plus et pesant au moins 35 kg : étude MOCHA ............................................ 57
15 Microbiologie ...................................................................................................................... 58
16 Toxicologie non clinique ....................................................................................................... 63
17 Monographies de référence ................................................................................................. 64
Renseignements destinés aux patient·e·s ......................................................................................... 65
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
VOCABRIA (comprimés de cabotégravir) est indiqué, en association avec EDURANT (comprimés de rilpivirine), comme schéma complet de traitement de courte durée de l’infection par le virus de l’immunodéficience humaine de type 1 (VIH-1) chez les patients âgés d’au moins 12 ans et pesant au moins 35 kg qui présentent une suppression virologique stable (taux d’ARN du VIH-1 inférieur à 50 copies par mL) :
- comme traitement préliminaire par voie orale afin d’évaluer la tolérance du patient à l’égard du cabotégravir avant d’amorcer le traitement par CABENUVA;
- comme traitement de relais à prise orale en cas d’omission d’une injection de CABENUVA.
CABENUVA (cabotégravir et rilpivirine sous forme de suspensions injectables à libération prolongée) est indiqué :
- comme schéma complet de remplacement du schéma antirétroviral courant pour le traitement de l’infection par le VIH-1 chez les patients âgés d’au moins 12 ans et pesant au moins 35 kg qui présentent une suppression virologique stable (taux d’ARN du VIH-1 inférieur à 50 copies par mL).
1.1 Pédiatrie
Pédiatrie (≥ 12 ans à < 18 ans) : L’utilisation de VOCABRIA et de CABENUVA chez les adolescents âgés de 12 ans et plus et pesant au moins 35 kg est étayée par les données d’innocuité et pharmacocinétiques provisoires issues d’une étude non comparative et ouverte de phase 1/2 en cours, lors de laquelle le cabotégravir à prise orale et injectable et la rilpivirine à prise orale et injectable ont été administrés, chacun en tant qu’agent unique, en association avec d’autres antirétroviraux, ainsi que par les données pharmacocinétiques issues d’études portant sur l’administration de VOCABRIA, de CABENUVA et de rilpivirine à prise orale et injectable chez les adultes (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents, 10.3 Pharmacocinétique et 14 ÉTUDES CLINIQUES; l’utilisation de la rilpivirine à prise orale est abordée dans la monographie d’EDURANT).
Pédiatrie (< 12 ans) : L’innocuité et l’efficacité de VOCABRIA et de CABENUVA n’ont pas été démontrées chez les patients de moins de 12 ans ou pesant moins de 35 kg.
1.2 Gériatrie
Gériatrie (> 65 ans) : Les études cliniques menées sur VOCABRIA et CABENUVA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
2 Contre-indications
VOCABRIA et CABENUVA sont contre-indiqués chez les patients hypersensibles au cabotégravir ou à la rilpivirine ou à tout ingrédient des formulations, notamment tout ingrédient non médicinal ou composant des contenants. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
VOCABRIA est contre-indiqué en cas de prise d’inducteurs puissants de l’uridine diphosphate-glucuronosyltransférase 1A1 (UGT1A1) ou de l’UGT1A9, qui comprennent les médicaments suivants (voir 9 INTERACTIONS MÉDICAMENTEUSES) :
- la carbamazépine, l’oxcarbazépine, le phénobarbital et la phénytoïne, des anticonvulsivants;
- la rifampicine et la rifapentine, des antimycobactériens.
Avant de mettre en route un traitement par VOCABRIA, le professionnel de la santé doit savoir que l’administration concomitante de CABENUVA et de rifabutine est contre-indiquée.
Puisque VOCABRIA est pris en association avec des comprimés de rilpivirine, il faut consulter les renseignements thérapeutiques sur EDURANT pour prendre connaissance des autres contre-indications qui s’appliquent.
CABENUVA est contre-indiqué en association avec les médicaments suivants (voir 9 INTERACTIONS MÉDICAMENTEUSES) :
- la carbamazépine, l’oxcarbazépine, le phénobarbital et la phénytoïne, des anticonvulsivants;
- la rifabutine, la rifampicine et la rifapentine, des antimycobactériens;
- la dexaméthasone à action générale (plus d’une seule dose), un glucocorticoïde;
- le millepertuis (Hypericum perforatum) [voir 9.6 Interactions médicament-plante médicinale].
4 Posologie et administration
4.1 Considérations posologiques
- Comme c’est le cas pour tous les médicaments antirétroviraux, le traitement doit être mis en route par un professionnel de la santé qui possède de l’expérience dans la prise en charge de l’infection par le VIH.
- VOCABRIA et CABENUVA ne doivent pas être employés chez les patients qui présentent une résistance avérée ou soupçonnée au cabotégravir ou à la rilpivirine. Les mutations de résistance à la rilpivirine archivées au départ, jumelées à d’autres facteurs (VIH-1 de sous-type A6/A1 et/ou indice de masse corporelle [IMC] ≥ 30 kg/m2), sont associées à un risque accru d’échec virologique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ÉTUDES CLINIQUES).
- Étant donné que VOCABRIA est indiqué en association avec EDURANT comme schéma thérapeutique complet, il faut également consulter la monographie d’EDURANT.
- VOCABRIA peut aussi être utilisé en association avec EDURANT comme schéma thérapeutique préliminaire par voie orale avant d’amorcer le traitement par CABENUVA afin d’évaluer la tolérance du patient à l’égard du cabotégravir (voir Tableau 1 et Tableau 3).
- Sinon, le professionnel de la santé et le patient peuvent amorcer directement le traitement injectable par CABENUVA (voir Tableau 2 et Tableau 4, pour les recommandations relatives à l’administration mensuelle et à l’administration tous les 2 mois, respectivement).
- Avant la mise en route du traitement par CABENUVA, le professionnel de la santé doit bien s’assurer que le patient accepte de se soumettre aux injections requises et l’informer de l’importance de respecter le calendrier d’administration prévu afin de favoriser le maintien de la suppression virale et de réduire les risques de rebond virologique et d’apparition d’une résistance en raison de doses omises (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- La date des injections initiales devient la date de traitement cible pour l’administration des injections subséquentes. La dose peut être administrée jusqu’à 7 jours avant ou 7 jours après la date de traitement cible (p. ex. si la date de traitement cible est le 12e jour du mois, l’injection doit être faite entre le 5e et le 19e jour du même mois, quelle que soit la date à laquelle l’injection a été faite le mois précédent).
- En cas d’interruption du traitement (p. ex. en cas d’omission d’une injection ou de recours à un traitement de relais à prise orale; voir Tableau 6), la date à laquelle les injections sont reprises devient la nouvelle date de traitement cible.
- Les injections de cabotégravir et de rilpivirine doivent être administrées lors de la même visite à deux points d’injection distincts du muscle fessier.
4.2 Posologie recommandée et ajustement posologique
Adultes et enfants âgés de 12 ans et plus et pesant au moins 35 kg :
Lorsqu’un traitement préliminaire par voie orale est prescrit, l’administration de CABENUVA comprend trois phases distinctes :
- une phase de traitement préliminaire par voie orale associant VOCABRIA à EDURANT,
- une phase d’injections initiales de CABENUVA (3 mL),
- une phase d’injections subséquentes de CABENUVA (3 mL tous les deux mois ou 2 mL une fois par mois).
Le traitement par CABENUVA peut aussi être amorcé directement. Consulter les schémas recommandés pour l’administration mensuelle et l’administration tous les deux mois ci-dessous (voir Tableau 2 et Tableau 4).
Traitement préliminaire par voie orale
La posologie recommandée pour VOCABRIA est de un comprimé une fois par jour à prendre par voie orale en même temps qu’un comprimé d’EDURANT (rilpivirine), avec un repas.
Il est recommandé de prendre VOCABRIA pendant environ un mois (au moins 28 jours) avant les injections initiales de CABENUVA afin d’évaluer la tolérance du patient à l’égard du cabotégravir. Les dernières doses orales de VOCABRIA et d’EDURANT devront être prises le jour de l’administration des injections initiales de CABENUVA (voir le schéma posologique recommandé pour l’administration par voie orale au Tableau 1).
Tout patient qui estime qu’il ne pourra pas recevoir l’injection de CABENUVA dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier peut prendre VOCABRIA en association avec EDURANT, une fois par jour, comme solution de rechange. Il pourra remplacer ainsi jusqu’à 2 injections mensuelles consécutives prévues au calendrier qu’il aura sautées (voir Tableau 6).
Après le traitement préliminaire par voie orale, ou lorsque le traitement par CABENUVA est amorcé directement, deux calendriers d’administration sont possibles : une fois par mois ou tous les deux mois.
Administration des injections intramusculaires une fois par mois
Injections initiales (trousse d’administration de solutions injectables à 3 mL)
Il faut commencer les injections le dernier jour du traitement préliminaire par voie orale (voir Tableau 1). Lorsque le traitement par CABENUVA est amorcé directement, il faut commencer les injections le dernier jour du traitement antirétroviral précédent (voir Tableau 2). Les doses recommandées pour les injections initiales de CABENUVA sont les suivantes : une injection intramusculaire (i.m.) unique de 3 mL (600 mg) de cabotégravir et une injection i.m. unique de 3 mL (900 mg) de rilpivirine. Les injections subséquentes doivent commencer 1 mois après les injections initiales.
Injections subséquentes (trousse d’administration de solutions injectables à 2 mL)
Les doses recommandées pour les injections subséquentes de CABENUVA, qui commencent 1 mois après les injections initiales (voir Tableau 1 ou Tableau 2, selon le cas), sont les suivantes : une injection i.m. unique de 2 mL (400 mg) de cabotégravir et une injection i.m. unique de 2 mL (600 mg) de rilpivirine, administrées une fois par mois.
CABENUVA peut être administré jusqu’à 7 jours avant ou après la date d’injection prévue au calendrier (voir Tableau 6).
Tableau 1 – Schéma d’administration mensuelle recommandé lorsqu’un traitement préliminaire par voie orale est prescrit
TRAITEMENT PRÉLIMINAIRE PAR VOIE ORALE | INJECTIONS I.M. INITIALES | INJECTIONS I.M. SUBSÉQUENTES | ||||||||
| Le mois précédant les injections* | Le 1er mois** | À partir du 2e mois | ||||||||
VOCABRIA 1 comprimé de cabotégravir à 30 mg, 1 fois par jour | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | CABENUVA 1 injection de 2 mL (400 mg) de cabotégravir et 1 injection de 2 mL (600 mg) de rilpivirine | ||||||||
EDURANT 1 comprimé de rilpivirine à 25 mg, 1 fois par jour | ||||||||||
I.M. : injection intramusculaire
* Pendant au moins 28 jours.
** Les dernières doses orales de VOCABRIA et d’EDURANT doivent être prises le même jour que les injections initiales de CABENUVA.
Tableau 2 – Schéma d’administration mensuelle recommandé lorsque le traitement par CABENUVA est amorcé directement
| INJECTIONS I.M. INITIALES | INJECTIONS I.M. SUBSÉQUENTES | ||||||
| Le 1er mois | À partir du 2e mois | ||||||
CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | CABENUVA 1 injection de 2 mL (400 mg) de cabotégravir et 1 injection de 2 mL (600 mg) de rilpivirine | ||||||
Administration des injections intramusculaires tous les deux mois
Injections initiales (trousse d’administration de solutions injectables à 3 mL)
Il faut commencer les injections le dernier jour du traitement préliminaire par voie orale (voir Tableau 3). Lorsque le traitement par CABENUVA est amorcé directement, il faut commencer les injections le dernier jour du traitement antirétroviral précédent (voir Tableau 4). Les doses recommandées pour les injections initiales de CABENUVA sont les suivantes : une injection i.m. unique de 3 mL (600 mg) de cabotégravir et une injection i.m. unique de 3 mL (900 mg) de rilpivirine.
Un mois plus tard, il faut administrer une deuxième série d’injections initiales de 3 mL, ce qui peut être fait jusqu’à 7 jours avant ou après la date d’injection prévue au calendrier (voir Tableau 3 ou Tableau 4, selon le cas).
Injections subséquentes (trousse d’administration de solutions injectables à 3 mL)
Les doses recommandées pour les injections subséquentes de CABENUVA, à administrer après les injections initiales, sont les suivantes : une injection i.m. unique de 3 mL (600 mg) de cabotégravir et une injection i.m. unique de 3 mL (900 mg) de rilpivirine (voir Tableau 3 ou Tableau 4, selon le cas).
CABENUVA peut être administré jusqu’à 7 jours avant ou après la date d’injection prévue au calendrier (voir Tableau 3 ou Tableau 4, selon le cas).
Tableau 3 – Schéma d’administration tous les deux mois recommandé lorsqu’un traitement préliminaire par voie orale est prescrit
| TRAITEMENT PRÉLIMINAIRE | INJECTIONS I.M. INITIALES | INJECTIONS I.M. | ||||||
| PAR VOIE ORALE | SUBSÉQUENTES | |||||||
| Le mois précédant les injections* | Les 1er** et 2e moisa | Le 4e mois et tous les 2 mois | ||||||
| par la suite | ||||||||
VOCABRIA 1 comprimé de cabotégravir à 30 mg, 1 fois par jour | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | ||||||
EDURANT 1 comprimé de rilpivirine à 25 mg, 1 fois par jour | ||||||||
I.M. : injection intramusculaire
* Pendant au moins 28 jours
** Les dernières doses orales de VOCABRIA et d’EDURANT doivent être prises le même jour que les injections initiales de CABENUVA.
a Les injections initiales doivent être administrées à un mois d’intervalle.
Tableau 4 – Schéma d’administration tous les deux mois recommandé lorsque le traitement par CABENUVA est amorcé directement
| INJECTIONS I.M. INITIALES | INJECTIONS I.M. SUBSÉQUENTES | |||||
| Les 1er et 2e mois* | À partir du 4e mois | |||||
CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | |||||
I.M. : injection intramusculaire
* Administration des deux premières injections à un mois d’intervalle, puis une fois tous les deux mois à partir de la troisième injection.
Recommandations posologiques pour le passage des injections mensuelles aux injections tous les deux mois
Pour le passage d’un schéma d’administration à l’autre, voir le Tableau 5.
Tableau 5 – Schéma posologique recommandé pour le passage des injections mensuelles aux injections tous les deux mois ou vice-versa
| Des injections mensuelles | PASSAGE | Aux injections tous les 2 mois | ||||
| 1 mois après la dernière dose mensuelle, | ||||||
| puis tous les 2 mois par la suite | ||||||
CABENUVA 1 injection de 2 mL (400 mg) de cabotégravir et 1 injection de 2 mL (600 mg) de rilpivirine | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | |||||
| Aux injections mensuelles | PASSAGE | Des injections tous les 2 mois | ||||
| Deux mois après la dernière dose | ||||||
| administrée tous les 2 mois, | ||||||
| puis tous les mois par la suite | ||||||
CABENUVA 1 injection de 2 mL (400 mg) de cabotégravir et 1 injection de 2 mL (600 mg) de rilpivirine | CABENUVA 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine | |||||
Pédiatrie (< 12 ans)
L’innocuité et l’efficacité de VOCABRIA et de CABENUVA n’ont pas été démontrées chez les patients de moins de 12 ans ou pesant moins de 35 kg.
Gériatrie (> 65 ans)
Les études cliniques menées sur VOCABRIA et CABENUVA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans. En règle générale, la prudence s’impose lors de l’administration de VOCABRIA et de CABENUVA à une personne âgée, étant donné que la fréquence des atteintes hépatique, rénale et cardiaque ainsi que celle des maladies concomitantes et de la polythérapie augmentent avec l’âge.
Insuffisance hépatique
Aucun ajustement de la posologie de VOCABRIA ou de CABENUVA n’est nécessaire chez les patients atteints d’une insuffisance hépatique légère ou modérée (score correspondant à la classe A ou B de Child-Pugh). VOCABRIA et CABENUVA n’ont pas fait l’objet d’études chez les patients atteints d’une insuffisance hépatique sévère (classe C de Child-Pugh); la prudence s’impose donc lors de l’administration de VOCABRIA et de CABENUVA à ces patients (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale
Aucun ajustement de la posologie de VOCABRIA ou de CABENUVA n’est nécessaire chez les patients présentant une atteinte rénale légère (clairance de la créatinine [ClCr] ≥ 60 et < 90 mL/min) ou modérée (ClCr ≥ 30 et < 60 mL/min). Aucun ajustement de la posologie de VOCABRIA n’est nécessaire chez les patients présentant une atteinte rénale sévère (ClCr ≥ 15 et < 30 mL/min chez un patient non dialysé). CABENUVA n’a pas fait l’objet d’études chez les patients présentant une atteinte rénale sévère ou une néphropathie terminale (ClCr < 30 mL/min) ni chez les patients sous dialyse; une surveillance plus étroite des effets indésirables est recommandée (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
4.4 Administration
Injections intramusculaires de CABENUVA
Les injections doivent être administrées par un professionnel de la santé. L’administration d’une dose complète de CABENUVA consiste en deux injections : une injection de cabotégravir et une injection de rilpivirine. Veuillez consulter le mode d’emploi pour prendre connaissance des directives d’administration complètes avec illustrations. Suivez attentivement ces instructions lorsque vous préparez la suspension injectable pour éviter toute perte de liquide.
Les injections de CABENUVA ne doivent être administrées que dans le muscle fessier. Il ne faut utiliser aucun autre mode d’administration. Les injections de cabotégravir et de rilpivirine doivent être administrées lors de la même visite à deux points distincts du muscle fessier. Il est recommandé de faire ces injections dans le muscle moyen fessier. Il faut tenir compte de l’indice de masse corporelle (IMC) du patient afin de choisir une aiguille suffisamment longue pour atteindre le muscle fessier. Dans le cas des patients ayant un IMC plus élevé (plus de 30 kg/m2), il pourrait être nécessaire d’utiliser des aiguilles plus longues (non fournies dans la trousse d’administration) pour s’assurer que les injections sont faites dans le muscle et non sous la peau.
4.5 Dose oubliée
Comprimé de VOCABRIA ou d’EDURANT omis
Si le patient oublie une dose de VOCABRIA ou d’EDURANT et qu’il reste plus de 12 heures avant la prise de la dose suivante, il doit prendre la dose oubliée dès qu’il constate cet oubli. S’il reste 12 heures ou moins avant la prise de la prochaine dose, le patient ne doit pas prendre la dose oubliée et revenir au schéma posologique habituel.
Injection de CABENUVA omise
Il est fortement recommandé de respecter le calendrier d’injections de CABENUVA. Le patient qui ne reçoit pas une injection prévue au calendrier doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée. Voir les recommandations posologiques relatives aux injections omises au Tableau 6, au Tableau 7 et au Tableau 8.
Tableau 6 – Schéma d’administration mensuelle : recommandations en cas d’omission d’une injection
| Temps écoulé depuis la dernière injection | Recommandations pour le traitement de relais à prise orale |
| 1 mois et 7 jours ou moins | Poursuivre les injections de 2 mL (400 mg) de cabotégravir et de 2 mL (600 mg) de rilpivirine. |
| Plus de 1 mois et 7 jours | Omissions d’injection prévues Tout patient qui estime qu’il ne pourra pas recevoir une injection dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier doit entreprendre un traitement oral (1 comprimé VOCABRIA et 1 comprimé EDURANT 1 fois par jour), dont la première dose devra être administrée environ 1 mois après les dernières injections. Les injections doivent être reprises le jour où sont administrées les dernières doses orales. Il est possible d’instaurer un traitement oral pour remplacer jusqu’à 2 injections mensuelles consécutives. Sinon, tout autre schéma thérapeutique à base d’antirétroviraux complètement suppressifs par voie orale peut être utilisé jusqu’à la reprise des injections. Dans les cas de traitement par voie orale qui dépasserait deux mois, il est recommandé d’opter pour un schéma thérapeutique par voie orale de rechange. |
| Plus de 1 mois et 7 jours | Omissions d’injection involontaires Si un patient omet ou reporte une injection mensuelle de plus de 7 jours et qu’il n’a pas reçu de traitement oral, il doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée (par exemple, vérifier l’engagement du patient à respecter le calendrier d’administration et envisager de retester la charge virale par le titre d’ARN du VIH-1). |
| Temps écoulé depuis la dernière injection | Recommandations pour la reprise des injections |
| 2 mois ou moins | Si l’état clinique du patient le permet, reprendre les injections de 2 mL (400 mg) de cabotégravir et de 2 mL (600 mg) de rilpivirine le plus tôt possible. Si le patient suivait un traitement oral, il faut reprendre les injections le jour où sont administrées les dernières doses orales. |
Plus de 2 mois Si l’état clinique du patient le permet, reprendre les injections de 3 mL (600 mg)
de cabotégravir et de 3 mL (900 mg) de rilpivirine, puis suivre le calendrier d’injections mensuelles de 2 mL (400 mg) de cabotégravir et de 2 mL (600 mg) de rilpivirine. Si le patient suivait un traitement oral, il faut reprendre les injections le jour où sont administrées les dernières doses orales.
Tableau 7 – Schéma d’administration tous les deux mois : recommandations en cas d’omission de la 2e injection initiale
| Temps écoulé depuis la dernière injection | Recommandations pour le traitement de relais à prise orale |
| 1 mois et 7 jours ou moins | Administrer la 2e injection initiale de 3 mL (600 mg) de cabotégravir et de 3 mL (900 mg) de rilpivirine. |
| Plus de 1 mois et 7 jours | Il est fortement recommandé d’instaurer un calendrier d’injections tous les deux mois uniquement si le patient est en mesure de se présenter aux deux premiers rendez-vous pour recevoir les injections initiales. Tout patient qui estime qu’il ne pourra pas recevoir la 2e injection initiale dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier doit entreprendre un traitement oral (1 comprimé VOCABRIA et 1 comprimé EDURANT 1 fois par jour) d’une durée maximale de 2 mois, dont la première dose devra être administrée environ 1 mois après la 1re injection initiale. Les injections doivent être reprises le jour où sont administrées les dernières doses orales. Sinon, tout autre schéma thérapeutique à base d’antirétroviraux complètement suppressifs par voie orale peut être utilisé jusqu’à la reprise des injections. Dans les cas de traitement par voie orale qui dépasserait deux mois, il est recommandé d’opter pour un schéma thérapeutique par voie orale de rechange. Si un traitement oral n’est pas entrepris, le patient doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée (par exemple, vérifier l’engagement du patient à respecter le calendrier d’administration et envisager de retester la charge virale par le titre d’ARN du VIH-1). |
| Temps écoulé depuis la dernière injection | Recommandations pour la reprise des injections |
| 2 mois ou moins | Si l’état clinique du patient le permet, reprendre les injections de 3 mL (600 mg) de cabotégravir et de 3 mL (900 mg) de rilpivirine le plus tôt possible, puis suivre le calendrier d’injections tous les deux mois. |
| Plus de 2 mois | Si l’état clinique du patient le permet, reprendre le traitement en administrant 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine, suivies un mois plus tard de 1 injection de 3 mL (600 mg) de cabotégravir et de 1 injection de 3 mL (900 mg) de rilpivirine. Suivre ensuite le calendrier d’injections tous les deux mois. |
Tableau 8 – Schéma d’administration tous les deux mois : recommandations en cas d’omission d’une injection subséquente
| Temps écoulé depuis la dernière injection | Recommandations pour le traitement de relais à prise orale |
| 2 mois et 7 jours ou moins | Poursuivre les injections de 3 mL (600 mg) de cabotégravir et de 3 mL (900 mg) de rilpivirine. |
| Plus de 2 mois et 7 jours | Omissions d’injection prévues Tout patient qui estime qu’il ne pourra pas recevoir une injection dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier doit entreprendre un traitement oral (1 comprimé VOCABRIA et 1 comprimé EDURANT 1 fois par jour), dont la première dose devra être administrée environ 2 mois après les dernières injections. Les injections doivent être reprises le jour où sont administrées les dernières doses orales. Il est possible d’instaurer un traitement oral pendant une durée maximale de 2 mois. Sinon, tout autre schéma thérapeutique à base d’antirétroviraux complètement suppressifs par voie orale peut être utilisé jusqu’à la reprise des injections. Dans les cas de traitement par voie orale qui dépasserait deux mois, il est recommandé d’opter pour un schéma thérapeutique par voie orale de rechange. |
| Plus de 2 mois et 7 jours | Omissions d’injection involontaires Si un patient omet ou reporte une injection de plus de 7 jours et qu’il n’a pas reçu de traitement oral, il doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée (par exemple, vérifier l’engagement du patient à respecter le calendrier d’administration et envisager de retester la charge virale par le titre d’ARN du VIH-1). |
| Temps écoulé depuis la dernière injection | Recommandations pour la reprise des injections |
| 3 mois ou moins | Si l’état clinique du patient le permet, reprendre les injections de 3 mL (600 mg) de cabotégravir et de 3 mL (900 mg) de rilpivirine le plus tôt possible. Si le patient suivait un traitement oral, il faut reprendre les injections le jour où sont administrées les dernières doses orales. Suivre ensuite le calendrier d’injections tous les deux mois. |
| Plus de 3 mois | Si l’état clinique du patient le permet, reprendre le traitement en administrant 1 injection de 3 mL (600 mg) de cabotégravir et 1 injection de 3 mL (900 mg) de rilpivirine, suivies un mois plus tard de 1 injection de 3 mL (600 mg) de cabotégravir et de 1 injection de 3 mL (900 mg) de rilpivirine. Si le patient suivait un traitement oral, il faut reprendre les injections le jour où sont administrées les dernières doses orales. Suivre ensuite le calendrier d’injections tous les deux mois. |
5 Surdose
Symptômes et signes
Il existe peu de données sur le surdosage de cabotégravir ou de rilpivirine.
Traitement
Il n’y a pas de traitement particulier connu contre une surdose de cabotégravir ou de rilpivirine. En cas de surdose, on doit surveiller le patient et instaurer un traitement de soutien standard s’il y a lieu.
Dans le cas de CABENUVA, il s’agit entre autres de surveiller les signes vitaux et l’électrocardiogramme (ECG) [intervalle QT] et d’observer l’état clinique du patient. Étant donné que le cabotégravir et la rilpivirine se lient fortement aux protéines plasmatiques, il est peu probable qu’ils soient éliminés en proportion importante par dialyse. Lorsqu’on évalue les besoins thérapeutiques et le rétablissement du patient, il faut tenir compte de l’exposition prolongée au cabotégravir et à la rilpivirine (composants de CABENUVA) après une injection.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 9 – Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique/teneur/compos ition | Ingrédients non médicinaux |
| Orale | Comprimé / 30 mg de cabotégravir (sous forme de cabotégravir sodique) | Cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, hypromellose, lactose monohydraté, polyéthylèneglycol et stéarate de magnésium |
| Intramusculaire | Suspension injectable à libération prolongée / cabotégravir à 600 mg/3 mL Suspension injectable à libération prolongée / rilpivirine à 900 mg/3 mL | Cabotégravir : Eau pour injection, mannitol, polyéthylèneglycol (PEG) 3350 et polysorbate 20 Rilpivirine : Acide citrique monohydraté, dihydrogénophosphate de sodium monohydraté, eau pour injection, glucose monohydraté, hydroxyde de sodium et poloxamère 338 |
| Intramusculaire | Suspension injectable à libération prolongée / cabotégravir à 400 mg/2 mL Suspension injectable à libération prolongée / |
Formes pharmaceutiques
Les comprimés VOCABRIA sont pelliculés, de forme ovale et blancs, et portent l’inscription « SV CTV » gravée d’un côté. Un comprimé pelliculé contient 30 mg de cabotégravir (soit l’équivalent de 31,62 mg de cabotégravir sodique).
Les trousses CABENUVA contiennent du cabotégravir à 200 mg/mL sous la forme d’une suspension injectable à libération prolongée de couleur blanche tirant sur le rose pâle qui s’écoule librement et de la rilpivirine à 300 mg/mL sous la forme d’une suspension injectable à libération prolongée de couleur blanche tirant sur le blanc cassé.
Conditionnement
Les comprimés VOCABRIA sont conditionnés dans des flacons blancs de polyéthylène haute densité (PEHD) munis de bouchons à l’épreuve des enfants. Un flacon contient 30 comprimés pelliculés.
CABENUVA est fourni dans des trousses d’administration de solutions injectables à 2 ou 3 mL. Une trousse renferme une suspension injectable de cabotégravir à libération prolongée à 200 mg/mL et une suspension injectable de rilpivirine à libération prolongée à 300 mg/mL. Plus précisément :
La trousse d’administration de la solution injectable de CABENUVA à 2 mL contient :
- un (1) flacon unidose de 2 mL de suspension injectable de cabotégravir à libération prolongée muni d’un capuchon amovible gris foncé et renfermant 400 mg de cabotégravir;
- un (1) flacon unidose de 2 mL de suspension injectable de rilpivirine à libération prolongée muni d’un capuchon amovible gris pâle et renfermant 600 mg de rilpivirine.
La trousse d’administration de la solution injectable de CABENUVA à 3 mL contient :
- un (1) flacon unidose de 3 mL de suspension injectable de cabotégravir à libération prolongée muni d’un capuchon amovible orange et renfermant 600 mg de cabotégravir;
- un (1) flacon unidose de 3 mL de suspension injectable de rilpivirine à libération prolongée muni d’un capuchon amovible jaune et renfermant 900 mg de rilpivirine.
Chaque trousse d’administration de solutions injectables à 2 ou 3 mL contient également 2 seringues, 2 adaptateurs de flacon et 2 aiguilles pour injection intramusculaire (calibre 23, 3,81 cm [1,5 po]). Les bouchons des flacons ne contiennent pas de latex de caoutchouc naturel.
7 Mises en garde et précautions
Généralités
Comme c’est le cas avec les autres médicaments antirétroviraux, les tests de résistance et/ou les antécédents de résistance doivent orienter l’utilisation de VOCABRIA ou de CABENUVA. Ces traitements ne doivent pas être employés chez les patients présentant une résistance avérée ou soupçonnée au cabotégravir ou à la rilpivirine.
Les patients qui reçoivent VOCABRIA ou CABENUVA ou tout autre traitement antirétroviral peuvent tout de même contracter des infections opportunistes ou présenter d’autres complications liées à l’infection
| rilpivirine à 600 mg/2 mL |
par le VIH. Ils doivent par conséquent demeurer sous l’étroite surveillance clinique de médecins expérimentés dans le traitement de ces affections associées au VIH.
Caractéristiques initiales et pharmacocinétiques associées à un échec virologique
Les résultats d’analyses multivariées indiquent que les caractéristiques initiales qui suivent pourraient être associées à un risque accru d’échec virologique lorsque le patient en présente au moins deux : mutations de résistance à la rilpivirine archivées, VIH-1 de sous-type A6/A1 et/ou IMC ≥ 30 kg/m2. Chez les patients dont les antécédents de traitement sont incomplets ou incertains et qui n’ont pas fait l’objet d’une analyse des mutations de résistance avant le début du traitement, la prudence est de mise en cas d’IMC ≥ 30 kg/m2 et/ou de VIH-1 de sous-type A6/A1 (voir 14 ÉTUDES CLINIQUES, Analyse a posteriori).
Troubles dépressifs
Des troubles dépressifs (incluant humeur déprimée, dépression, dysphorie, dépression majeure, altération de l’humeur, pensées négatives, tentative de suicide et idées suicidaires) ont été signalés lors de l’utilisation de CABENUVA ou de chacun des médicaments (voir 8 EFFETS INDÉSIRABLES). Les patients présentant des symptômes dépressifs doivent être promptement évalués afin de déterminer si ces symptômes sont liés à CABENUVA et, le cas échéant, si les risques liés à la poursuite du traitement l’emportent sur ses bienfaits.
Hépatotoxicité
Des cas d’hépatotoxicité, se manifestant par une élévation des transaminases sériques, ont été signalés chez des patients sous cabotégravir qui avaient ou non une maladie hépatique préexistante avérée ou qui présentaient d’autres facteurs de risque identifiables (voir 8 EFFETS INDÉSIRABLES).
Des effets indésirables hépatiques ont été signalés chez des patients recevant des traitements contenant de la rilpivirine administrée par voie orale. Les patients atteints d’une hépatite B ou C sous-jacente ou ayant un taux de transaminases très élevé avant l’instauration du traitement peuvent présenter un risque accru d’élévation du taux de transaminases ou d’accentuation d’une élévation préexistante. Quelques cas de toxicité hépatique ont été signalés chez des patients adultes qui recevaient un traitement comprenant de la rilpivirine administrée par voie orale, mais qui n’avaient aucune maladie hépatique préexistante ni d’autres facteurs de risque identifiables.
Il est recommandé de surveiller les résultats des épreuves de la fonction hépatique, et il faut cesser le traitement par VOCABRIA ou CABENUVA dès lors qu’une hépatotoxicité est soupçonnée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Propriétés associées à la longue durée d’action de CABENUVA et Risque de résistance attribuable à l’arrêt du traitement).
Propriétés associées à la longue durée d’action de CABENUVA
Une concentration résiduelle de cabotégravir et de rilpivirine peut persister dans la circulation générale pendant une période prolongée (jusqu’à 12 mois au moins) après les injections. Il faut tenir compte des propriétés associées à la longue durée d’action des injections de cabotégravir et de rilpivirine en cas d’arrêt du traitement par CABENUVA (voir 7 MISES EN GARDE ET PRÉCAUTIONS; 9 INTERACTIONS MÉDICAMENTEUSES).
Perte de réponse virologique en raison d’interactions médicamenteuses
L’utilisation concomitante de VOCABRIA ou de CABENUVA avec d’autres médicaments peut entraîner des interactions médicamenteuses connues ou potentiellement importantes, dont certaines interactions susceptibles de provoquer une perte de l’effet thérapeutique de VOCABRIA et/ou de CABENUVA et l’apparition éventuelle d’une résistance virale (voir 2 CONTRE-INDICATIONS; 9 INTERACTIONS MÉDICAMENTEUSES).
Lorsqu’il est administré suivant la posologie recommandée pour la voie orale, soit 25 mg une fois par jour, EDURANT n’est pas associé à un effet cliniquement pertinent sur l’intervalle QTc (voir 10.2 Pharmacodynamie). Les concentrations plasmatiques de la rilpivirine mesurées après les injections sont comparables à celles mesurées durant le traitement par EDURANT, qui n’a pas allongé l’intervalle QTc. Chez des sujets en santé, la rilpivirine administrée par voie orale à raison de 75 mg une fois par jour (3 fois la dose contenue dans EDURANT) et de 300 mg une fois par jour (12 fois la dose contenue dans EDURANT) a allongé l’intervalle QTc sur l’ECG (voir 9 INTERACTIONS MÉDICAMENTEUSES, 10.2 Pharmacodynamie).
CABENUVA doit être utilisé avec prudence s’il est administré en concomitance avec un médicament associé à un risque connu de torsades de pointes. Consulter 9.4 Interactions médicament-médicament, Tableau 13 pour savoir comment prévenir ou prendre en charge ces interactions médicamenteuses importantes possibles et connues, y compris les recommandations posologiques. Tenir compte du risque d’interactions médicamenteuses avant et pendant le traitement par VOCABRIA ou CABENUVA; passer en revue les médicaments utilisés conjointement pendant le traitement par VOCABRIA ou CABENUVA.
Réactions après l’injection
Au cours des études cliniques, de graves réactions survenues dans les minutes qui ont suivi l’injection de la rilpivirine ont été signalées, notamment : dyspnée, bronchospasme, agitation, crampes abdominales, rash ou urticaire, étourdissements, bouffées congestives, transpiration, engourdissement de la bouche, présyncope et fluctuations de la pression artérielle, et douleur (p. ex. au dos et à la poitrine). Ces manifestations ont été rapportées chez moins de 0,5 % des sujets et ont commencé à se résorber quelques minutes après l’injection; certains patients ont reçu un traitement de soutien. Ces manifestations pourraient être associées à une administration intraveineuse accidentelle survenue durant l’administration intramusculaire.
Il faut suivre à la lettre le mode d’emploi pour préparer et administrer CABENUVA. Avant l’administration, il faut ramener la température des flacons à la température ambiante. Il convient d’injecter la suspension lentement et de prendre les précautions nécessaires afin d’éviter une administration intraveineuse accidentelle. Après l’injection, garder les patients en observation durant une courte période (environ 10 minutes). En cas de réaction survenant après l’injection, surveiller le patient et le traiter selon les indications cliniques.
Risque de résistance attribuable à l’arrêt du traitement
Il importe de bien s’assurer que le patient accepte de se soumettre aux injections requises, car le non-respect du calendrier d’administration prévu pourrait mener à une perte de la réponse virologique et à l’apparition d’une résistance. Il est essentiel d’adopter un schéma de traitement antirétroviral de rechange complètement suppressif afin de réduire au minimum le risque de résistance virale. Ce schéma doit être instauré au plus tard 1 mois après l’administration des dernières injections de CABENUVA si le patient recevait les injections une fois par mois, et au plus tard 2 mois après l’administration des dernières injections de CABENUVA si le patient recevait les injections tous les deux mois. Il faut faire passer le patient à un schéma thérapeutique de rechange dans les plus brefs délais si l’on soupçonne un échec virologique (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Réactions cutanées et d’hypersensibilité
Des réactions d’hypersensibilité ont été associées à des inhibiteurs de transfert de brin de l’intégrase (ITBI), notamment au cabotégravir. Elles étaient caractérisées par des éruptions cutanées, des symptômes constitutionnels et, parfois, un dysfonctionnement organique, notamment une atteinte hépatique. Il faut cesser immédiatement le traitement par VOCABRIA, CABENUVA ou tout autre agent présumé responsable dès l’apparition de signes ou de symptômes d’une réaction d’hypersensibilité.
Lors de la surveillance post-commercialisation, des réactions cutanées et d’hypersensibilité sévères ont été signalées avec le cabotégravir et des traitements contenant de la rilpivirine. Les réactions associées au cabotégravir comprennent le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET). Les réactions associées aux traitements contenant de la rilpivirine comprennent des cas de réaction médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (syndrome DRESS). Alors que certaines réactions cutanées s’accompagnaient de symptômes constitutionnels comme la fièvre, d’autres réactions cutanées étaient associées à des dysfonctionnements organiques, y compris des hausses des valeurs biochimiques sériques de la fonction hépatique (voir 8 EFFETS INDÉSIRABLES).
Il faut cesser immédiatement l’administration de VOCABRIA ou de CABENUVA en présence de signes ou de symptômes de réactions cutanées ou d’hypersensibilité sévères (y compris, sans s’y limiter : éruption cutanée sévère ou éruption cutanée accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, phlyctènes ou desquamation de la peau, atteinte de la muqueuse [phlyctènes ou lésions buccales], conjonctivite, œdème du visage, hépatite, éosinophilie, œdème de Quincke, difficulté à respirer). Il faut surveiller l’état clinique, y compris les paramètres de laboratoire, dont les taux de transaminases hépatiques, et instaurer un traitement approprié.
Pour obtenir des renseignements sur les propriétés associées à la longue durée d’action de CABENUVA, voir 7 MISES EN GARDE ET PRÉCAUTIONS. Il faut commencer par un traitement préliminaire par voie orale avant d’administrer CABENUVA afin de repérer les patients pouvant être exposés à un risque de réaction d’hypersensibilité (voir 2 CONTRE-INDICATIONS; 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe pas de données sur les effets du cabotégravir et/ou de la rilpivirine sur la fertilité de l’homme ou de la femme. Les études chez l’animal révèlent l’absence d’effet du cabotégravir ou de la rilpivirine sur la fertilité des mâles et des femelles.
Lorsqu’il a été administré par voie orale à des rats mâles et femelles à des doses entraînant une exposition (aire sous la courbe; ASC) supérieure à 20 fois celle observée avec la dose maximale recommandée chez l’humain (DMRH), soit 30 mg par voie orale ou 400 mg par injection i.m., le cabotégravir n’a pas entraîné d’effets indésirables sur les organes reproducteurs des mâles ou des femelles ni sur la spermatogénèse, et aucun effet indésirable fonctionnel sur l’accouplement ou la fertilité n’a été observé.
Chez le rat, aucun effet indésirable sur l’accouplement ou la fertilité n’a été observé chez les sujets qui ont reçu des doses de rilpivirine associées à des taux d’exposition ˃ 28 fois ceux observés avec la DMRH, soit 25 mg par voie orale 1 fois par jour ou 600 mg par injection i.m. mensuelle.
- Reproduction
Registre des patientes prenant un agent antirétroviral pendant la grossesse (Antiretroviral Pregnancy Registry) : Un registre a été établi afin de surveiller l’issue materno-fœtale chez les femmes enceintes infectées par le VIH ayant été exposées à VOCABRIA, à CABENUVA ou à d’autres antirétroviraux. Les médecins sont invités à y inscrire leurs patientes :
http://www.apregistry.com
Téléphone : 1 800 258-4263
Télécopieur : 1 800 800-1052
7.1 Populations particulières
7.1.1 Grossesse
VOCABRIA et CABENUVA n’ont pas fait l’objet d’études chez les femmes enceintes. Les données sur l’emploi de CABENUVA durant la grossesse chez l’humain sont insuffisantes pour permettre d’évaluer adéquatement le risque d’anomalie congénitale et de fausse couche associé au médicament. Bien qu’il n’existe pas suffisamment de données chez l’humain pour évaluer le risque d’anomalie du tube neural associé à l’exposition à CABENUVA durant la grossesse, de telles anomalies ont été rapportées avec le dolutégravir, un autre inhibiteur de l’intégrase. VOCABRIA et CABENUVA ne doivent pas être utilisés chez la femme enceinte à moins que les bienfaits éventuels pour la mère ne l’emportent sur les risques possibles pour le fœtus.
Cabotégravir
Les études menées sur les effets toxiques sur la reproduction chez les rates gravides ont démontré que le cabotégravir traverse la barrière placentaire et que sa présence peut être décelée dans les tissus fœtaux. Le cabotégravir ne s’est pas révélé tératogène dans les études menées chez des rates et des lapines gravides; en revanche, chez les rates, il a entraîné une diminution du poids fœtal, a retardé la mise bas et a été associé à une augmentation des mortinaissances et des décès survenant immédiatement après la naissance (mortalité néonatale) lorsqu’il a été administré à des doses entraînant un taux d’exposition supérieur à celui associé aux doses thérapeutiques. La pertinence de ces observations en ce qui concerne la grossesse chez l’humain n’a pas été établie.
Dans une étude sur le développement embryo-fœtal, aucun effet indésirable sur le développement n’a été observé après l’administration orale de cabotégravir à des lapines gravides à des doses associées à des taux d’exposition pouvant atteindre 0,66 fois ceux observés avec la DMRH de 30 mg. Chez le rat, des anomalies de la croissance fœtale (diminution du gain de poids corporel) ont été observées à des taux d’exposition correspondant à 28 fois ceux observés avec la DMRH.
Dans des études sur le développement prénatal et postnatal chez le rat, le cabotégravir, à des taux d’exposition correspondant à 28 fois ceux observés avec la DMRH de 30 mg par voie orale ou 400 mg par voie i.m., a été associé à un retard de la mise bas, à une augmentation des mortinaissances et de la mortalité néonatale immédiatement après la naissance. Dans une étude d’allaitement croisé, des effets similaires sur les mortinaissances et la mortalité néonatale précoce ont été observés chez les ratons nés d’une mère ayant reçu du cabotégravir, mais nourris dès la naissance par une mère du groupe témoin. Aucun effet sur la survie néonatale n’a été observé chez les ratons du groupe témoin nourris dès la naissance par une mère ayant reçu du cabotégravir. L’administration d’une plus faible dose de cabotégravir (à des taux d’exposition > 10 fois ceux observés avec la DMRH de 30 mg par voie orale ou 400 mg par voie i.m.) n’a pas été associée à un retard de la mise bas ou à une mortalité néonatale chez le rat. Il n’y a eu aucun effet sur la survie des fœtus mis au monde par césarienne, que ce soit dans les études menées chez le lapin ou celles menées chez le rat.
Rilpivirine
Aucun effet toxicologique significatif n’a été observé lors des études sur la toxicité embryo-fœtale menées sur la rilpivirine chez le rat et le lapin à des taux d’exposition ≥ 12 fois (chez les rates) et ≥ 57 fois (chez les lapines) ceux observés chez des patients infectés par le VIH-1 après l’administration de la DMRH (25 mg par voie orale 1 fois par jour ou injection i.m. mensuelle de 600 mg). Lors d’une étude sur le développement prénatal et postnatal chez le rat, aucun effet indésirable n’a été observé chez la progéniture soumise à des taux d’exposition maternelle ≥ 51 fois ceux observés chez des patients infectés par le VIH-1 après l’administration de la DMRH (25 mg par voie orale 1 fois par jour ou injection i.m. mensuelle de 600 mg).
La rilpivirine administrée par voie orale en association avec un traitement de fond a été évaluée dans le cadre d’un essai clinique mené auprès de 19 femmes enceintes au cours de leurs deuxième et troisième trimestres de grossesse et du post-partum. Les données pharmacocinétiques ainsi obtenues démontrent que l’exposition totale (ASC) à la rilpivirine administrée dans le cadre d’un traitement antirétroviral était environ 30 % plus faible durant la grossesse que durant le post-partum (6 à 12 semaines après l’accouchement). La réponse virologique s’est maintenue pendant toute la durée de l’essai. Aucun cas de transmission materno-fœtale n’a été observé chez les 10 nourrissons qui sont nés des femmes ayant terminé l’essai et dont le statut sérologique quant au VIH était connu. La rilpivirine a été bien tolérée durant la grossesse et le post-partum. Il n’y a pas eu de nouvelles observations relatives à l’innocuité de la rilpivirine par rapport au profil d’innocuité établi chez les adultes infectés par le VIH-1.
Il faut surveiller de près la charge virale de toute femme enceinte qui reçoit CABENUVA. La présence du cabotégravir et de la rilpivirine a été décelée dans la circulation générale jusqu’à 12 mois au moins après l’administration de la dernière injection de ces agents. Par conséquent, il faut tenir compte du risque d’exposition fœtale au cabotégravir et à la rilpivirine durant la grossesse (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
7.1.2 Allaitement
Les mères infectées par le VIH-1 ne doivent pas allaiter leur enfant afin d’éviter la transmission postnatale du VIH. Selon les études menées chez l’animal, on s’attend à ce que le cabotégravir et la rilpivirine passent dans le lait maternel. On doit donc dire aux mères infectées par le VIH-1 de ne pas allaiter si elles sont traitées par VOCABRIA ou CABENUVA. Il se peut par ailleurs que le cabotégravir et la rilpivirine persistent dans le lait maternel humain pendant au moins 12 mois après l’administration de la dernière injection.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 12 ans) : L’innocuité et l’efficacité de VOCABRIA et de CABENUVA n’ont pas été démontrées chez les patients de moins de 12 ans ou pesant moins de 35 kg.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques menées sur VOCABRIA et CABENUVA ne comprenaient pas un nombre suffisant de patients âgés de 65 ans et plus pour qu’on puisse établir s’ils répondent au traitement différemment des patients adultes de moins de 65 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Il est question des effets indésirables liés aux médicaments suivants à la section 7
MISES EN GARDE ET PRÉCAUTIONS :
- Troubles dépressifs
- Hépatotoxicité
- Réactions après l’injection
- Réactions cutanées et d’hypersensibilité
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’évaluation de l’innocuité de CABENUVA et de VOCABRIA chez des patients infectés par le VIH-1 qui présentaient une suppression virologique est fondée sur les principales analyses de données à la 48e semaine provenant de trois études ouvertes, internationales et multicentriques : les études FLAIR et ATLAS (analyse groupée) et l’étude ATLAS-2M. Des renseignements additionnels sur les études de phase 1 et 2 seront également présentés ci-dessous s’il y a lieu.
Lors des études FLAIR et ATLAS, 1182 patients infectés par le VIH-1 ont été répartis aléatoirement pour recevoir un traitement associant le cabotégravir à la rilpivirine administré une fois par mois ou pour poursuivre le traitement antirétroviral alors en cours (TAC). Les patients auxquels l’association cabotégravir et rilpivirine administrée une fois par mois a été attribuée lors de la répartition aléatoire ont commencé par suivre un traitement préliminaire consistant en l’administration quotidienne d’un comprimé VOCABRIA et d’un comprimé EDURANT pendant au moins 4 semaines, avant de passer à un traitement par CABENUVA en injection administré une fois par mois pendant au moins 44 semaines additionnelles.
Les patients de l’étude ATLAS avaient déjà reçu un traitement antirétroviral et présentaient une suppression virologique (taux d’ARN du VIH-1 < 50 copies par mL) lors de leur admission. Les patients de l’étude FLAIR n’avaient jamais reçu de traitement antirétroviral au moment de leur admission, mais ils avaient déjà suivi un traitement contenant du dolutégravir (un ITBI) pendant 20 semaines. Ceux qui présentaient une suppression virologique ont été répartis aléatoirement pour recevoir un traitement associant le cabotégravir à la rilpivirine ou pour poursuivre le traitement contenant du dolutégravir (un ITBI).
Les patients de l’étude ATLAS-2M avaient déjà reçu un traitement antirétroviral et présentaient une suppression virologique (taux d’ARN du VIH-1 < 50 copies par mL) lors de leur admission, et recevaient à ce moment un traitement standard ou le traitement administré dans le cadre de l’étude ATLAS. Les 1045 patients admis ont été répartis aléatoirement pour recevoir l’association cabotégravir et rilpivirine une fois par mois ou tous les deux mois. Les sujets qui passaient d’un traitement standard au traitement à l’étude ont suivi un traitement préliminaire par voie orale (1 comprimé VOCABRIA et 1 comprimé EDURANT 1 fois par jour) pendant au moins 4 semaines avant d’entreprendre le traitement par CABENUVA.
Des effets indésirables ont été signalés après l’exposition aux suspensions injectables à longue durée d’action CABENUVA (durée médiane de l’exposition : 54 semaines lors des études ATLAS et FLAIR, et 64 semaines lors de l’étude ATLAS-2M). Des effets indésirables ont aussi été signalés après l’exposition aux comprimés VOCABRIA (cabotégravir) administrés en association avec des comprimés EDURANT (rilpivirine) dans le cadre du traitement préliminaire par voie orale (durée médiane de l’exposition : 5,3 semaines lors des études ATLAS et FLAIR, et 5,6 semaines lors de l’étude ATLAS-2M). Il s’agissait entre autres d’effets indésirables attribuables aux préparations orales et injectables de cabotégravir et de rilpivirine lorsqu’elles sont administrées dans le cadre d’un traitement d’association. Veuillez consulter les renseignements thérapeutiques sur EDURANT pour prendre connaissance des autres effets indésirables associés à la rilpivirine administrée par voie orale.
Dans l’ensemble, 4 % des patients recevant CABENUVA et 2 % des patients du groupe témoin ont abandonné le traitement en raison d’effets indésirables au cours des études ATLAS et FLAIR. Les effets indésirables ayant mené à l’arrêt du traitement qui sont survenus chez plus de 1 patient ont été les réactions au point d’injection, l’hépatite A, l’hépatite B aiguë, les céphalées et la diarrhée. Leur incidence était ≤ 1 %. Dans l’étude ATLAS-2M (48e semaine), 2 % des patients des deux groupes ont abandonné le traitement à l’étude en raison d’effets indésirables. Les effets indésirables ayant mené à l’arrêt du traitement qui sont survenus chez plus de 1 patient de l’étude ATLAS-2M (48e semaine) ont été les réactions au point d’injection, la fatigue, la pyrexie, les céphalées, la présyncope, l’hépatite B aiguë et les rêves anormaux. Leur incidence était ≤ 1 % dans les deux groupes. À la 96e semaine, le profil d’innocuité global observé dans l’étude ATLAS-2M correspondait à celui observé à la 48e semaine. Aucun nouveau problème lié à l’innocuité n’a été relevé.
Les effets indésirables tous grades confondus les plus fréquents, soit ceux qui ont été signalés chez ≥ 2 % des patients selon les analyses des données individuelles et groupées des études FLAIR et ATLAS à la 48e semaine, sont répertoriés dans le Tableau 10. Dans l’étude ATLAS-2M, les effets indésirables signalés chez les sujets qui ont reçu CABENUVA une fois par mois ou tous les deux mois pendant 48 semaines étaient similaires quant à leurs types et leurs fréquences (voir Tableau 10). Certains résultats anormaux aux analyses de laboratoire sont présentés au Tableau 12. À la 96e semaine, le profil d’innocuité global observé dans l’étude FLAIR a été semblable à celui observé à la 48e semaine. Aucun nouveau problème lié à l’innocuité n’a été noté. Dans la phase de prolongation de l’étude FLAIR, à la 124e semaine, le profil d’innocuité global a aussi été semblable à celui observé à la 48e semaine. Aucun nouveau problème lié à l’innocuité n’a été noté lorsque le traitement par CABENUVA a été amorcé directement sans traitement préliminaire par voie orale.
Tableau 10 – Effets indésirables (de grades 1 à 4) signalés chez ≥ 2 % des sujets infectés par le VIH-1 qui présentaient une suppression virologique dans les études FLAIR, ATLAS et ATLAS-2M (48e semaine)
| FLAIR | ATLAS | DONNÉES GROUPÉES (FLAIR ET ATLAS) | ATLAS-2M | |||||
| Effet indésirablea | CAB plus RPV (n = 283) | TAC (n = 283) | CAB plus RPV (n = 308) | TAC (n = 308) | CAB plus RPV (n = 591) | TAC (n = 591) | CAB plus RPV 1 fois par mois (n = 523) | CAB plus RPV tous les 2 mois (n = 522) |
| Réactions au point d’injectionb | 84 % | 0 | 81 % | 0 | 83 % | 0 | 75 % | 75 % |
| Pyrexiec | 8 % | 0 | 8 % | 0 | 8 % | 0 | 8 % | 7 % |
| Fatigued | 5 % | 2 % | 5 % | 0 | 5 % | < 1 % | 6 % | 5 % |
| Céphalées | 5 % | 1 % | 4 % | 0 | 4 % | < 1 % | 2 % | 2 % |
Douleur musculosquelettiquee | 2 % | < 1 % | 3 % | 0 | 3 % | < 1 % | 2 % | 1 % |
| Nausées | 1 % | 2 % | 4 % | 0 | 3 % | 1 % | 2 % | < 1 % |
| Troubles du sommeilf | < 1 % | < 1 % | 3 % | < 1 % | 2 % | < 1 % | 1 % | < 1 % |
| Étourdissements | 1 % | < 1 % | 2 % | 0 | 2 % | < 1 % | < 1 % | 2 % |
| Éruption cutanéeg | 2 % | 0 | 2 % | 0 | 2 % | 0 | < 1 % | < 1 % |
| Diarrhée | 2 % | < 1 % | < 1 % | 0 | 1 % | < 1 % | < 1 % | 2 % |
a Effets indésirables définis comme « liés au traitement » par l’investigateur.
b Voir « Autres effets indésirables associés à l’injection » pour de plus amples renseignements. c Le terme pyrexie englobe les effets indésirables suivants : pyrexie, sensation de chaleur, frissons, syndrome pseudogrippal, élévation de la température corporelle. La majorité des épisodes de pyrexie a été signalée durant la semaine qui a suivi les injections.
d Le terme fatigue englobe les effets indésirables suivants : fatigue, malaise, asthénie. e Le terme douleur musculosquelettique englobe les effets indésirables suivants : douleur musculosquelettique, gêne musculosquelettique, dorsalgie, myalgie, douleur aux membres.
f Le terme troubles du sommeil englobe les effets indésirables suivants : insomnie, mauvaise qualité du sommeil, somnolence.
g Le terme éruption cutanée englobe les effets indésirables suivants : érythème, prurit, prurit généralisé, purpura, éruption cutanée, éruption érythémateuse, généralisée, maculaire.
TAC : traitement antirétroviral alors en cours
Réactions locales au point d’injection
Les réactions locales au point d’injection sont les effets indésirables qui ont été associés le plus souvent à l’administration i.m. de CABENUVA. Dans l’ensemble, les réactions au point d’injection étaient similaires quant à leurs types et leurs fréquences chez les sujets ayant reçu CABENUVA une fois par mois ou tous les deux mois. Chez les patients suivant un calendrier d’administration mensuel, 6815 réactions au point d’injection ont été signalées après l’administration de 30 393 injections. Chez les patients suivant un calendrier d’administration tous les deux mois, 2507 réactions au point d’injection ont été signalées après l’administration de 8470 injections. Dans les deux types de calendrier d’administration, les réactions étaient généralement d’intensité légère (grade 1, 70 % à 75 % des sujets) ou modérée (grade 2, 27 % à 36 % des sujets). Des réactions au point d’injection sévères (grade 3) sont survenues chez 3 à 4 % des sujets, et aucune réaction de grade 4 n’a été signalée. La durée médiane de l’ensemble des réactions au point d’injection était de 3 jours. Le pourcentage de sujets ayant rapporté des réactions au point d’injection a diminué au fil du temps. Dans chacune des études de phase 3 (FLAIR, ATLAS et ATLAS-2M), ≤ 1 % des patients environ ont cessé leur traitement par CABENUVA en raison de réactions au point d’injection. Les réactions au point d’injection observées dans l’étude FLAIR aux 96e et 124e semaines ont été généralement comparables à celles relevées à la 48e semaine.
Selon l’analyse des données recueillies à la 48e semaine, au moins 1 réaction locale au point d’injection a été signalée chez jusqu’à 84 % des patients du groupe traité une fois par mois (études FLAIR et ATLAS groupées et étude ATLAS-2M) et 75 % des patients du groupe traité tous les deux mois (étude ATLAS-2M). Les réactions au point d’injection qui ont été signalées chez plus de 1 % des patients durant la période d’analyse sont présentées au Tableau 11.
Tableau 11 – Réactions au point d’injection (grades 1 à 3) signalées chez ≥ 1 % des sujets au cours des études FLAIR et ATLAS (données groupées) et de l’étude ATLAS-2M (48e semaine)
| Réactions au point d’injectiona | Administration 1 fois par moisb Études FLAIR et ATLAS groupées (n = 591) Étude ATLAS-2M (n = 523) | Administration tous les 2 mois Étude ATLAS-2M (n = 522) |
| Douleur/gêne | 79 % | 73 % |
| Nodules | 17 % | 10 % |
| Induration | 12 % | 8 % |
| Tuméfaction | 8 % | 5 % |
| Érythème | 4 % | 2 % |
| Prurit | 5 % | 5 % |
| Bleus/couleur anormale | 3 % | 2 % |
| Chaleur | 2 % | 1 % |
| Hématome | 3 % | < 1 % |
a Terme préférentiel de la classification par discipline médicale du MedDRA.
b Fréquence la plus élevée observée dans les études FLAIR et ATLAS groupées ou dans le groupe recevant le schéma d’administration mensuelle dans l’étude ATLAS-2M.
Des cas d’anesthésie, d’abcès, de cellulite et d’hémorragie (saignement mineur) au point d’injection ont été signalés chez < 1 % des patients.
Autres effets indésirables associés à l’injection
Des réactions vasovagales ou présyncopales ont été signalées chez moins de 1 % des patients ayant reçu une injection de rilpivirine ou de cabotégravir.
Au cours des études cliniques ATLAS et FLAIR, une hausse de l’incidence des cas de pyrexie (8 %) a été observée chez les patients recevant CABENUVA en injection (voir Tableau 10), tandis qu’aucun cas n’a été signalé chez les patients recevant le traitement antirétroviral alors en cours. Aucun des cas de pyrexie rapportés n’était grave ou n’a mené à l’abandon de l’une ou l’autre de ces études; il est possible que cette manifestation traduise une réaction à l’administration de CABENUVA par voie intramusculaire. Au cours de l’étude ATLAS-2M, quelques cas de pyrexie ont mené à l’abandon de l’étude.
Lors des études ATLAS et FLAIR, des cas de douleur musculosquelettique (3 %) et, moins fréquemment, de sciatique, ont aussi été signalés plus souvent chez les patients recevant CABENUVA que chez ceux recevant le traitement antirétroviral alors en cours; certains événements étaient associés dans le temps à l’injection.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Selon les données des analyses effectuées à la 16e semaine (cohorte 1) et à la 24e semaine (cohorte 2) de l’étude MOCHA, aucun nouveau problème d’innocuité n’a été observé chez les adolescents (âgés d’au moins 12 ans et pesant au moins 35 kg) par rapport au profil d’innocuité établi chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Certains effets indésirables tous grades confondus survenus chez moins de 2 % des patients ayant reçu l’association cabotégravir et rilpivirine sont présentés dans les paragraphes suivants.
Affections gastro-intestinales : douleur abdominale (y compris douleur abdominale haute), gastrite, dyspepsie, flatulences, nausées, vomissements
Affections hépatobiliaires : hépatotoxicité
Investigations : gain pondéral
Affections psychiatriques : anxiété (y compris l’irritabilité), dépression, rêves anormaux
Réactions cutanées et d’hypersensibilité : réactions d’hypersensibilité
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Des anomalies de résultats d’épreuves de laboratoire sélectionnées dont le grade s’est détérioré par rapport au début de l’étude et représentant le grade de toxicité le plus grave sont présentées au Tableau 12.
Tableau 12 – Anomalies de résultats d’épreuves de laboratoire sélectionnées (grade 3 ou 4) observées dans les études FLAIR, ATLAS et ATLAS-2M (48e semaine)
| Études FLAIR et ATLAS groupées | Étude ATLAS-2M | |||
Paramètre de laboratoire Terme préférentiel | CAB + RPV 1 fois par mois (n = 591) | TAC (n = 591) | CAB + RPV tous les 2 mois (n = 522) | CAB + RPV 1 fois par mois (n = 523) |
| ALT (≥ 5,0 × LSN) | 2 % | < 1 % | < 1 % | < 1 % |
| AST (≥ 5,0 × LSN) | 3 % | < 1 % | < 1 % | 1 % |
| Bilirubine (≥ 2,6 × LSN) | < 1 % | < 1 % | < 1 % | < 1 % |
| Créatine kinase (≥ 10,0 × LSN) | 8 % | 4 % | 3 % | 4 % |
| Lipase (≥ 3,0 x LSN) | 5 % | 3 % | 3 % | 2 % |
ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale
Variation des taux de transaminases : Des élévations des taux de transaminases (ALT/AST) ont été observées chez des patients ayant reçu un traitement associant le cabotégravir à la rilpivirine dans le cadre des études cliniques. Ces élévations ont été principalement attribuées à une hépatite virale aiguë. Quelques sujets ont présenté des élévations des taux de transaminases soupçonnées d’avoir été causées par une hépatotoxicité d’origine médicamenteuse.
Variation de la bilirubine totale : De faibles élévations non évolutives de la bilirubine totale (sans ictère clinique) ont été observées lors de l’utilisation de traitements associant le cabotégravir à la rilpivirine. Ces variations ne sont pas jugées pertinentes sur le plan clinique, puisqu’elles reflètent vraisemblablement une compétition entre le cabotégravir et la bilirubine non conjuguée pour une voie de clairance commune (UGT1A1) [voir 10.3 Pharmacocinétique].
Variation de la créatine kinase (CPK) : Des cas d’élévation asymptomatique de la CPK, qui étaient principalement associés à l’exercice, ont également été signalés lors de l’utilisation de l’association cabotégravir et rilpivirine.
Variation des taux de lipases
Des élévations des taux de lipases ont été observées au cours des études cliniques sur le cabotégravir et la rilpivirine; des hausses des taux de lipases de grade 3 ou 4 sont survenues plus souvent (voir Tableau 12) chez les patients sous cabotégravir et rilpivirine que chez les patients sous TAC. Ces hausses étaient généralement asymptomatiques et n’ont pas entraîné l’abandon du traitement.
Gain pondéral : À la 48e semaine, un gain pondéral médian de 1,5 kg a été noté chez les patients des études FLAIR et ATLAS qui ont reçu l’association cabotégravir et rilpivirine, et un gain pondéral médian de 1,0 kg a été noté chez les patients du groupe TAC (analyse des données groupées). Dans les études FLAIR et ATLAS, les gains pondéraux médians observés chez les patients ayant reçu l’association cabotégravir et rilpivirine ont été respectivement de 1,3 kg et de 1,8 kg, tandis qu’ils ont été respectivement de 1,5 kg et de 0,3 kg chez les patients ayant poursuivi le TAC. À la 48e semaine, les patients de l’étude ATLAS-2M ayant reçu l’association cabotégravir et rilpivirine une fois par mois ou tous les deux mois affichaient un gain pondéral médian de 1,0 kg.
Fonction surrénalienne :
Selon les données groupées des études de phase 3 sur EDURANT (rilpivirine), la variation moyenne globale du taux de cortisol basal par rapport à sa valeur initiale s’établissait à -0,69 (-1,12, 0,27) microgramme/dL chez les sujets sous EDURANT et à -0,02 (-0,48, 0,44) microgramme/dL chez les sujets témoins. Les réponses anormales aux tests de stimulation à l’ACTH étaient aussi plus nombreuses chez les sujets recevant EDURANT. La portée clinique de ce taux plus élevé de réponse anormale aux tests de stimulation à l’ACTH chez les sujets recevant EDURANT est inconnue. Pour obtenir de plus amples renseignements, consulter la monographie d’EDURANT.
8.5 Effets indésirables observés après la commercialisation
Ces effets ont été retenus en raison de leur gravité, de la fréquence de cas signalés ou du lien de causalité possible avec le traitement contenant le cabotégravir ou la rilpivirine administrée par voie orale, ou d’une combinaison de ces facteurs. Comme les effets indésirables sont signalés sur une base volontaire par une population de taille inconnue, il est impossible d’en estimer la fréquence.
Affections du système immunitaire : réactions d’hypersensibilité (y compris œdème de Quincke, urticaire)
Affections de la peau et du tissu sous-cutané : réactions cutanées et d’hypersensibilité sévères incluant le syndrome DRESS (voir 7 MISES EN GARDE ET PRÉCAUTIONS), le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET)
Affections psychiatriques : idées suicidaires, tentative de suicide (particulièrement chez les patients ayant des antécédents de dépression ou de troubles psychiatriques)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Étant donné que VOCABRIA (en association avec EDURANT) et CABENUVA sont des schémas thérapeutiques complets, il n’est pas recommandé de les administrer en concomitance avec d’autres médicaments antirétroviraux pour le traitement de l’infection par le VIH-1. Toutefois, il n’y a aucune limitation quant à l’utilisation d’autres médicaments antirétroviraux après l’arrêt du traitement par VOCABRIA ou CABENUVA (voir 9.4 Interactions médicament-médicament, Interactions médicamenteuses établies ou potentielles). Pour prendre connaissance d’autres interactions entre la rilpivirine administrée par voie orale et d’autres médicaments, consulter la monographie d’EDURANT.
9.4 Interactions médicament-médicament
Effet du cabotégravir et de la rilpivirine sur la pharmacocinétique d’autres agents
In vitro, le cabotégravir n’a pas inhibé (concentration inhibitrice 50 % [CI50] > 50 mcM) les isoenzymes et les transporteurs suivants : isoenzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A4 du cytochrome P450 (CYP); isoenzymes 1A1, 1A3, 1A4, 1A6, 1A9, 2B4, 2B7, 2B15 et 2B17 du système uridine diphosphate-glucuronosyltransférase (UGT); glycoprotéine P (P-gp); protéine de résistance du cancer du sein (BCRP); pompe d’exportation des sels biliaires (BSEP); transporteurs de cations organiques (OCT) OCT1 et OCT2; polypeptides transporteurs d’anions organiques (OATP) OATP1B1 et OATP1B3; transporteurs d’efflux de toxines et de médicaments (MATE) MATE1 et MATE 2-K; protéines de multirésistance aux médicaments (MRP) MPR2 ou MRP4.
In vitro, le cabotégravir est un inhibiteur de l’isoenzyme CYP3A4 dépendant du métabolisme; aucune interaction médicamenteuse clinique n’a toutefois été observée après l’administration répétée de cabotégravir 1 fois par jour en concomitance avec le midazolam ou la rilpivirine, deux substrats de la CYP3A4 (voir Tableau 14).
In vitro, le cabotégravir a inhibé les transporteurs basolatéraux du rein OAT1 (CI50 = 0,81 mcM) et OAT3 (CI50 = 0,41 mcM). Cela dit, selon un modèle d’analyse pharmacocinétique physiologique, il ne devrait pas interagir avec les substrats des transporteurs OAT lorsqu’il atteint une concentration pertinente sur le plan clinique. Par conséquent, il faut faire preuve de prudence lorsque CABENUVA est administré en concomitance avec des médicaments qui sont des substrats des transporteurs OAT 1/3 et dont l’index thérapeutique est étroit (p. ex. le méthotrexate).
In vitro, le cabotégravir n’a pas exercé d’effet inducteur sur les isoenzymes CYP1A2, CYP2B6 et CYP3A4. D’après ces données et les résultats d’études sur les interactions médicamenteuses, le cabotégravir ne devrait pas influer sur la pharmacocinétique des médicaments substrats de ces enzymes ou transporteurs.
Les injections de rilpivirine ne sont pas susceptibles d’exercer un effet cliniquement pertinent sur l’exposition aux médicaments métabolisés par les isoenzymes du CYP.
D’après les profils d’interactions médicamenteuses établis dans les études in vitro et les études cliniques, le cabotégravir et la rilpivirine ne devraient pas influer sur les concentrations des autres antirétroviraux, à savoir les inhibiteurs de la protéase (IP), les inhibiteurs nucléosidiques de la transcriptase inverse (INTI), les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI), les inhibiteurs de l’intégrase (INI), les inhibiteurs de l’entrée du VIH et l’ibalizumab.
Effet d’autres agents sur la pharmacocinétique du cabotégravir ou de la rilpivirine
Cabotégravir
Le cabotégravir est métabolisé par l’UGT1A1 et dans une certaine mesure par l’UGT1A9. Par conséquent, les médicaments qui sont des inducteurs puissants de l’UGT1A1 ou de l’UGT1A9 devraient réduire sa concentration plasmatique, ce qui risque d’entraîner une perte de la réponse virologique; il est donc contre-indiqué d’administrer le cabotégravir en concomitance avec ces médicaments (voir 2 CONTRE-INDICATIONS). Des simulations réalisées au moyen d’un modèle d’analyse pharmacocinétique physiologique indiquent qu’il ne devrait pas y avoir d’interactions cliniquement importantes entre le cabotégravir et les inhibiteurs de ces isoenzymes en cas d’administration concomitante.
In vitro, le cabotégravir n’est pas un substrat des transporteurs OATP1B1, OATP1B3, OATP2B1 ou OCT1; par conséquent, on ne s’attend pas à ce que les médicaments qui modulent uniquement ces transporteurs modifient sa concentration plasmatique.
In vitro, le cabotégravir est un substrat de la BCRP et de la P-gp; toutefois, étant donné sa grande perméabilité, son administration concomitante avec un inhibiteur de l’une ou l’autre de ces protéines ne devrait pas influer sur son absorption.
Il est recommandé d’administrer les antiacides qui contiennent des cations polyvalents (p. ex. hydroxyde d’aluminium ou de magnésium, carbonate de calcium) au moins 2 heures avant ou 4 heures après la prise de VOCABRIA.
Aucune étude axée sur les interactions médicamenteuses n’a été menée sur le cabotégravir injectable. Les données relatives aux interactions médicamenteuses présentées dans le Tableau 13 proviennent d’études ayant porté sur le cabotégravir administré par voie orale.
Rilpivirine
La rilpivirine est principalement métabolisée par l’isoenzyme CYP3A; ainsi, les médicaments inducteurs ou inhibiteurs de la CYP3A peuvent modifier la clairance de la rilpivirine. L’administration concomitante de rilpivirine et de médicaments inducteurs de la CYP3A peut entraîner une diminution de la concentration plasmatique de la rilpivirine, une perte de la réponse virologique et une éventuelle résistance à cet agent ou aux membres de la classe des INNTI. L’administration concomitante de médicaments inhibiteurs de la CYP3A et de rilpivirine peut accroître la concentration plasmatique de cette dernière (voir 2 CONTRE-INDICATIONS; 9 INTERACTIONS MÉDICAMENTEUSES; 10 PHARMACOLOGIE CLINIQUE).
Médicaments qui allongent l’intervalle QT : Lorsqu’elle est administrée suivant la posologie recommandée, soit 25 mg une fois par jour, la rilpivirine pour la voie orale (EDURANT) n’est pas associée à un effet sur l’intervalle QTc pertinent sur le plan clinique. Les concentrations plasmatiques de rilpivirine mesurées après les injections sont comparables à celles mesurées durant le traitement par EDURANT. Il a démontré que chez des sujets en santé, la rilpivirine administrée par voie orale à raison de 75 ou de 300 mg une fois par jour (3 ou 12 fois la dose contenue dans EDURANT) allonge l’intervalle QTc sur l’ECG (voir 10.2 Pharmacodynamie). La prudence s’impose lorsque CABENUVA est administré en concomitance avec des médicaments associés à un risque connu de torsades de pointes.
Aucune étude axée sur les interactions médicamenteuses n’a été menée sur la rilpivirine injectable. Les données relatives aux interactions médicamenteuses présentées dans le Tableau 13 proviennent d’études ayant porté sur la rilpivirine administrée par voie orale.
Interactions médicamenteuses établies ou potentielles
Des interactions établies et théoriques avec certains médicaments sont indiquées au Tableau 13. La liste des médicaments de ce tableau n’est pas exhaustive. Les recommandations sont fondées sur des études sur les interactions médicamenteuses ou sur des interactions possibles ou prévisibles en raison de l’ampleur prévue de l’interaction et/ou du risque d’effets indésirables graves ou de perte d’efficacité.
Tableau 13 – Interactions médicament-médicament établies ou potentielles
Classe du médicament concomitant : nom du médicament | Effet sur la concentration | Commentaire clinique |
| Antiacides contenant des cations polyvalents (p. ex. hydroxyde d’aluminium ou de magnésium, carbonate de calcium) | ↓ cabotégravir (comprimés) | Administrer le produit antiacide au moins 2 heures avant ou 4 heures après VOCABRIA. |
Anticonvulsivants : carbamazépine oxcarbazépine phénobarbital phénytoïne | ↓ cabotégravir ↓ rilpivirine | L’administration concomitante avec VOCABRIA ou CABENUVA est contre-indiquée. |
Classe du médicament concomitant : nom du médicament | Effet sur la concentration | Commentaire clinique |
Antimycobactériens : rifampicinea rifapentine | ↓ cabotégravir ↓ rilpivirine | L’administration concomitante avec VOCABRIA ou CABENUVA est contre-indiquée. |
Antimycobactériens : rifabutinea | ↓ cabotégravir ↔ rifabutine ↓ rilpivirine | Il n’y a pas lieu d’ajuster la posologie dans le cas de VOCABRIA. L’administration concomitante avec CABENUVA est contre-indiquée. |
Glucocorticoïdes (à action générale) : dexaméthasone (plus d’une dose) | ↓ rilpivirine | L’administration concomitante avec CABENUVA est contre-indiquée. |
Antibiotiques de type macrolide ou kétolide : clarithromycine érythromycine télithromycine | ↔ cabotégravir ↑ rilpivirine | En cas d’administration concomitante avec CABENUVA, envisager dans la mesure du possible des solutions de rechange, telle l’azithromycine. |
Analgésiques narcotiques : méthadonea | ↔ cabotégravir ↓ méthadone ↔ rilpivirine | Aucun ajustement posologique ne s’impose au début de l’administration concomitante de la méthadone et de CABENUVA. Cependant, il est recommandé d’exercer une surveillance clinique, car il peut être nécessaire d’ajuster le traitement d’entretien par la méthadone chez certains patients. |
↑ : augmentation; ↓ : diminution; ↔ : aucune variation
a Voir le Tableau 15, le Tableau 16 et le Tableau 17 pour connaître l’importance de ces interactions.
Médicaments qui n’interagissent pas de façon cliniquement significative avec le cabotégravir ou la rilpivirine
Cabotégravir
D’après les résultats des études sur les interactions médicamenteuses, aucun ajustement posologique ne s’impose en cas d’administration concomitante du cabotégravir et des médicaments suivants : étravirine, midazolam, contraceptifs oraux contenant du lévonorgestrel et de l’éthinylœstradiol, et rilpivirine (voir Tableau 14 et Tableau 15).
Rilpivirine
D’après les résultats des études sur les interactions médicamenteuses, la rilpivirine peut être administrée en concomitance avec les médicaments suivants : acétaminophène, atorvastatine, cabotégravir, chlorzoxazone, dolutégravir, éthinylœstradiol, noréthindrone, raltégravir, atazanavir potentialisé par le ritonavir, darunavir potentialisé par le ritonavir, sildénafil, ténofovir alafénamide et fumarate de ténofovir disoproxil. La rilpivirine n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique de la digoxine ou de la metformine. Il ne devrait pas y avoir d’interactions médicament-médicament cliniquement importantes en cas d’administration concomitante de la rilpivirine avec du maraviroc, de la ribavirine ou les INTI suivants : abacavir, emtricitabine, lamivudine, stavudine et zidovudine (voir Tableau 16 et Tableau 17).
Les effets du cabotégravir (CAB) et de la rilpivirine (RPV) sur l’exposition aux médicaments administrés en concomitance sont présentés au Tableau 14 et au Tableau 16, respectivement. Les effets des médicaments administrés en concomitance sur l’exposition au CAB et à la RPV sont présentés au Tableau 15 et au Tableau 17, respectivement.
Tableau 14 – Effet du cabotégravir sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de cabotégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans cabotégravir Absence d’effet = 1,00 | ||
| Cmax | ASC | Cτ ou C24 | |||
Éthinylœstradiol 0,03 mg, 1 fois par jour | 30 mg, 1 fois par jour | 19 | 0,92 (de 0,83 à 1,03) | 1,02 (de 0,97 à 1,08) | 1,00 (de 0,92 à 1,10) |
Lévonorgestrel 0,15 mg, 1 fois par jour | 30 mg, 1 fois par jour | 19 | 1,05 (de 0,96 à 1,15) | 1,12 (de 1,07 à 1,18) | 1,07 (de 1,01 à 1,15) |
| Midazolam 3 mg | 30 mg, 1 fois par jour | 12 | 1,09 (de 0,94 à 1,26) | 1,10 (de 0,95 à 1,26) | n.d. |
Rilpivirine 25 mg, 1 fois par jour | 30 mg, 1 fois par jour | 11 | 0,96 (de 0,85 à 1,09) | 0,99 (de 0,89 à 1,09) | 0,92 (de 0,79 à 1,07) |
IC : intervalle de confiance; n : nombre maximal de sujets avec données; n.d. : non disponible
Tableau 15 – Effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques du cabotégravir
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de cabotégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du cabotégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cmax | ASC | Cτ ou C24 | |||
Étravirine 200 mg, 2 fois par jour | 30 mg, 1 fois par jour | 12 | 1,04 (de 0,99 à 1,09) | 1,01 (de 0,96 à 1,06) | 1,00 (de 0,94 à 1,06) |
Rifabutine 300 mg, 1 fois par jour | 30 mg, 1 fois par jour | 12 | 0,83 (de 0,76 à 0,90) | 0,79 (de 0,74 à 0,83) | 0,74 (de 0,70 à 0,78) |
Rifampicine 600 mg, 1 fois par jour | 30 mg, dose unique | 15 | 0,94 (de 0,87 à 1,02) | 0,41 (de 0,36 à 0,46) | n.d. |
Rilpivirine 25 mg, 1 fois par jour | 30 mg, 1 fois par jour | 11 | 1,05 (de 0,96 à 1,15) | 1,12 (de 1,05 à 1,19) | 1,14 (de 1,04 à 1,24) |
IC : intervalle de confiance; n : nombre maximal de sujets avec données; n.d. : non disponible
Tableau 16 – Effet de la rilpivirine sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans EDURANT Absence d’effet = 1,00 | ||
| Cmax | ASC | Cmin | |||
| Autres médicaments | |||||
| Acétaminophène 500 mg, dose unique | 150 mg, 1 fois par joura | 16 | 0,97 (de 0,86 à 1,10) | 0,91 (de 0,86 à 0,97) | n.d. |
Atorvastatine 40 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 1,35 (de 1,08 à 1,68) | 1,04 (de 0,97 à 1,12) | 0,85 (de 0,69 à 1,03) |
Chlorzoxazone 500 mg, dose unique prise 2 heures après la rilpivirine | 150 mg, 1 fois par joura | 16 | 0,98 (de 0,85 à 1,13) | 1,03 (de 0,95 à 1,13) | n.d. |
Darunavir/ritonavir 800/100 mg, 1 fois par jour | 150 mg, 1 fois par joura | 15 | 0,90 (de 0,81 à 1,00) | 0,89 (de 0,81 à 0,99) | 0,89 (de 0,68 à 1,16) |
Didanosine 400 mg, 1 fois par jour, capsule à libération retardée prise 2 heures avant la rilpivirine | 150 mg, 1 fois par joura | 13 | 0,96 (de 0,80 à 1,14) | 1,12 (de 0,99 à 1,27) | n.d. |
Digoxine 0,5 mg, dose unique | 25 mg, 1 fois par jour | 22 | 1,06 (de 0,97 à 1,17) | 0,98 (de 0,93 à 1,04)c | n.d. |
Éthinylœstradiol 0,035 mg, 1 fois par jour Noréthindrone 1 mg, 1 fois par jour | 25 mg, 1 fois par jour | 17 | 1,17 (de 1,06 à 1,30) 0,94 (de 0,83 à 1,06) | 1,14 (de 1,10 à 1,19) 0,89 (de 0,84 à 0,94) | 1,09 (de 1,03 à 1,16) 0,99 (de 0,90 à 1,08) |
Kétoconazole 400 mg, 1 fois par jour | 150 mg, 1 fois par joura | 14 | 0,85 (de 0,80 à 0,90) | 0,76 (de 0,70 à 0,82) | 0,34 (de 0,25 à 0,46) |
Lopinavir/ritonavir 400/100 mg, 2 fois par jour (capsule molle) | 150 mg, 1 fois par joura | 15 | 0,96 (de 0,88 à 1,05) | 0,99 (de 0,89 à 1,10) | 0,89 (de 0,73 à 1,08) |
Méthadone de 60 à 100 mg, 1 fois par jour, dose personnalisée R(-) méthadone S(+) méthadone | 25 mg, 1 fois par jour | 13 | 0,86 (de 0,78 à 0,95) 0,87 (de 0,78 à 0,97) | 0,84 (de 0,74 à 0,95) 0,84 (de 0,74 à 0,96) | 0,78 (de 0,67 à 0,91) 0,79 (de 0,67 à 0,92) |
Metformine 850 mg, dose unique | 25 mg, 1 fois par jour | 20 | 1,02 (de 0,95 à 1,10) | 0,97 (de 0,90 à 1,06)b | n.d. |
Raltégravir 400 mg, 2 fois par jour | 25 mg, 1 fois par jour | 23 | 1,10 (de 0,77 à 1,58) | 1,09 (de 0,81 à 1,47) | 1,27 (de 1,01 à 1,60) |
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans EDURANT Absence d’effet = 1,00 | ||
| Cmax | ASC | Cmin | |||
Rifampicine 600 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 1,02 (de 0,93 à 1,12) | 0,99 (de 0,92 à 1,07) | n.d. |
Sildénafil 50 mg, dose unique | 75 mg, 1 fois par joura | 16 | 0,93 (de 0,80 à 1,08) | 0,97 (de 0,87 à 1,08) | n.d. |
Fumarate de ténofovir disoproxil 300 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 1,19 (de 1,06 à 1,34) | 1,23 (de 1,16 à 1,31) | 1,24 (de 1,10 à 1,38) |
IC : intervalle de confiance; n : nombre maximal de sujets avec données; n.d : non disponible a Cette étude sur les interactions a été effectuée en utilisant une dose de rilpivirine supérieure à la dose recommandée (25 mg, 1 fois par jour) afin d’évaluer l’effet maximal sur le médicament administré en concomitance.
b N (nombre maximal de sujets avec données) pour une ASC(0-∞) = 15
c ASC(0-dernière)
Tableau 17 – Résumé de l’effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques de la rilpivirine
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques de la rilpivirine avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cmax | ASC | Cmin | |||
| Autres médicaments | |||||
| Acétaminophène 500 mg, dose unique | 150 mg, 1 fois par joura | 16 | 1,09 (de 1,01 à 1,18) | 1,16 (de 1,10 à 1,22) | 1,26 (de 1,16 à 1,38) |
Atorvastatine 40 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 0,91 (de 0,79 à 1,06) | 0,90 (de 0,81 à 0,99) | 0,90 (de 0,84 à 0,96) |
Chlorzoxazone 500 mg, dose unique prise 2 heures après la rilpivirine | 150 mg, 1 fois par joura | 16 | 1,17 (de 1,08 à 1,27) | 1,25 (de 1,16 à 1,35) | 1,18 (de 1,09 à 1,28) |
Darunavir/ritonavir 800/100 mg, 1 fois par jour | 150 mg, 1 fois par joura | 14 | 1,79 (de 1,56 à 2,06) | 2,30 (de 1,98 à 2,67) | 2,78 (de 2,39 à 3,24) |
Didanosine 400 mg, 1 fois par jour, capsule à libération retardée prise 2 heures avant la rilpivirine | 150 mg, 1 fois par joura | 21 | 1,00 (de 0,90 à 1,10) | 1,00 (de 0,95 à 1,06) | 1,00 (de 0,92 à 1,09) |
Éthinylœstradiol/ noréthindrone 0,035 mg, 1 fois par jour/ 1 mg, 1 fois par jour | 25 mg, 1 fois par jour | 15 | ↔b | ↔b | ↔b |
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de rilpivirine | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques de la rilpivirine avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | ||
| Cmax | ASC | Cmin | |||
Kétoconazole 400 mg, 1 fois par jour | 150 mg, 1 fois par jourb | 15 | 1,30 (de 1,13 à 1,48) | 1,49 (de 1,31 à 1,70) | 1,76 (de 1,57 à 1,97) |
Méthadone de 60 à 100 mg, 1 fois par jour, dose personnalisée | 25 mg, 1 fois par jour | 12 | ↔b | ↔b | ↔b |
Rifabutine 300 mg, 1 fois par jour | 25 mg, 1 fois par jour | 18 | 0,69 (de 0,62 à 0,76) | 0,58 (de 0,52 à 0,65) | 0,52 (de 0,46 à 0,59) |
Rifabutine 300 mg, 1 fois par jour | 50 mg, 1 fois par jour | 18 | 1,43 (de 1,30 à 1,56) | 1,16 (de 1,06 à 1,26) | 0,93 (de 0,85 à 1,01) |
| (par rapport à la rilpivirine à 25 mg, une fois par jour en monothérapie) | |||||
Rifampicine 600 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 0,31 (de 0,27 à 0,36) | 0,20 (de 0,18 à 0,23) | 0,11 (de 0,10 à 0,13) |
Sildénafil 50 mg, dose unique | 75 mg, 1 fois par joura | 16 | 0,92 (de 0,85 à 0,99) | 0,98 (de 0,92 à 1,05) | 1,04 (de 0,98 à 1,09) |
Fumarate de ténofovir disoproxil 300 mg, 1 fois par jour | 150 mg, 1 fois par joura | 16 | 0,96 (de 0,81 à 1,13) | 1,01 (de 0,87 à 1,18) | 0,99 (de 0,83 à 1,16) |
IC : intervalle de confiance; n : nombre maximal de sujets avec données; n.d. : non disponible; ↔ : aucune variation
a Cette étude sur les interactions a été effectuée en utilisant une dose de rilpivirine supérieure à la dose recommandée (25 mg, 1 fois par jour) afin d’évaluer l’effet maximal sur le médicament administré en concomitance.
b Comparaison en fonction de témoins historiques
9.5 Interactions médicament-aliment
VOCABRIA peut être administré avec ou sans aliments. Il faut prendre EDURANT avec un repas afin d’atteindre une concentration plasmatique optimale de rilpivirine. Les boissons nutritives riches en protéines ne sont pas considérées comme des équivalents de repas (voir 10 PHARMACOLOGIE CLINIQUE).
9.6 Interactions médicament-plante médicinale
L’administration concomitante de produits contenant du millepertuis avec des traitements contenant de la rilpivirine (c.-à-d. EDURANT et CABENUVA) peut significativement diminuer la concentration plasmatique de la rilpivirine, ce qui entraîne une perte de son effet thérapeutique. Il est contre-indiqué d’administrer concurremment ces traitements et des produits contenant du millepertuis.
9.7 Interactions médicament-examens de laboratoire
Aucun effet du médicament sur les examens de laboratoire n’a été mis en évidence.
10 Pharmacologie clinique
10.1 Mode d’action
Le cabotégravir inhibe l’intégrase du VIH en se liant au site actif de l’intégrase et en bloquant l’étape du transfert de brin de l’intégration de l’acide désoxyribonucléique (ADN) rétroviral, essentielle au cycle de réplication du VIH.
La rilpivirine est un INNTI du VIH-1 de la classe des diarylpyrimidines. L’activité de la rilpivirine est médiée par l’inhibition non concurrentielle de la transcriptase inverse (TI) du VIH-1. La rilpivirine n’inhibe pas les ADN polymérases cellulaires humaines α, β ou γ.
10.2 Pharmacodynamie
Effets sur l’électrocardiogramme
Cabotégravir
Dans le cadre d’un essai contrôlé par placebo avec répartition aléatoire et triple permutation, 42 sujets en santé ont été répartis aléatoirement pour recevoir 3 doses orales de placebo, 150 mg de cabotégravir toutes les 12 heures (la Cmax moyenne à l’état d’équilibre était à peu près 2,8 fois, 5,4 fois et 5,6 fois plus élevée que celle atteinte après l’administration d’une dose orale de 30 mg une fois par jour, l’injection d’une dose de 400 mg de cabotégravir une fois par mois et l’injection d’une dose de 600 mg de cabotégravir tous les deux mois, respectivement) et une dose unique de 400 mg de moxifloxacine (témoin actif) selon 6 séquences en ordre aléatoire. Après ajustement initial et en fonction du placebo, la variation moyenne maximale appariée dans le temps de l’intervalle QT corrigé selon la méthode Fridericia (QTcF) a été de 2,62 ms (limite supérieure de l’IC unilatéral à 90 % : 5,26 ms) dans le cas du cabotégravir. Le cabotégravir n’a pas allongé l’intervalle QTc plus de 24 heures après la prise de la dose.
Rilpivirine
L’effet de la rilpivirine administrée par voie orale à la dose recommandée de 25 mg, une fois par jour, sur l’intervalle QTcF a été évalué dans le cadre d’une étude avec répartition aléatoire, permutation et contrôle par placebo et témoin actif (moxifloxacine à 400 mg, une fois par jour), menée auprès de 60 adultes en santé. La rilpivirine à la dose recommandée de 25 mg, une fois par jour, n’est pas associée à un effet sur l’intervalle QTc pertinent sur le plan clinique. Les différences maximales moyennes de l’intervalle QTcF appariées dans le temps (limite supérieure de l’IC à 95 %) après correction initiale étaient de 2,0 (5,0) ms, par rapport au placebo (soit une valeur inférieure au seuil préoccupant sur le plan clinique).
Lorsque la rilpivirine administrée par voie orale à des doses suprathérapeutiques de 75 mg et de 300 mg, une fois par jour, a été étudiée chez des adultes en santé, les différences maximales moyennes de l’intervalle QTcF appariées dans le temps (limite supérieure de l’intervalle de confiance à 95 %) après correction initiale étaient de 10,7 (15,3) et de 23,3 (28,4) ms, respectivement, par rapport au placebo. L’administration de doses de 75 et de 300 mg de rilpivirine, une fois par jour, a été respectivement associée à des Cmax moyennes à l’état d’équilibre environ 4,4 fois et 11,6 fois supérieures à la Cmax moyenne à l’état d’équilibre observée lors de l’administration de la dose mensuelle recommandée de 600 mg de rilpivirine en suspension injectable à longue durée d’action (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES). L’administration de doses de 75 et de 300 mg de rilpivirine par voie orale, une fois par jour, a été respectivement associée à des Cmax moyennes à l’état d’équilibre environ 4,1 fois et 10,7 fois supérieures à la Cmax moyenne à l’état d’équilibre observée lors de l’administration tous les deux mois de la dose recommandée de 900 mg de rilpivirine en suspension injectable à longue durée d’action.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques des composants de VOCABRIA et de CABENUVA sont présentées au Tableau 18. Les paramètres pharmacocinétiques de VOCABRIA et de CABENUVA mesurés après l’administration de doses multiples figurent respectivement dans le Tableau 19 et le Tableau 20.
Tableau 18 – Propriétés pharmacocinétiques de VOCABRIA (comprimés de cabotégravir) et de CABENUVA (cabotégravir injectable et rilpivirine injectable)
| Comprimés de cabotégravir | Cabotégravir injectable | Rilpivirine injectable | |
| Absorption | |||
| Tmax, médiane | 3 heures | 7 jours | De 3 à 4 jours |
| Effet d’un repas riche en matières grasses (par rapport à l’état de jeûne) : rapport des ASCTa | 1,14 (de 1,03 à 1,27) | s.o. | s.o. |
| Distribution | |||
| Taux de liaison aux protéines plasmatiques humaines | > 99,8 % | > 99,8 % | 99,7 % |
| Rapport sang:plasma | 0,5 | 0,5 | 0,7 |
| Métabolisme | |||
| Voies métaboliques | UGT1A1 UGT1A9 (voie mineure) | UGT1A1 UGT1A9 (voie mineure) | CYP3A |
| Élimination | |||
| t1/2, moyenne | 41 heures | De 5,6 à 11,5 semainesb | De 13 à 28 semainesb |
| Principale voie d’élimination | Métabolisme | Métabolisme | Métabolisme |
| % de la dose totale marquée au 14C excrétée dans l’urine (sous forme inchangée)c | 27 (0) | n.d. | n.d. |
| % de la dose totale marquée au 14C excrétée dans les fèces (sous forme inchangée)c | 59 (47) | n.d. | n.d. |
a Rapport des moyennes géométriques (avec nourriture/à jeun) des paramètres pharmacocinétiques (intervalle de confiance à 90 %); repas hypercalorique et riche en matières grasses = 870 kcal, 53 % de matières grasses b t1/2 limitée par l’absorption
c Administration dans les études du bilan massique : administration orale d’une dose unique de cabotégravir marqué au 14C; administration orale d’une dose unique de rilpivirine marquée au 14C
Tableau 19 – Propriétés pharmacocinétiques de doses multiples de VOCABRIA (comprimés de cabotégravir)
| Paramètre | Moyenne géométrique (IC à 95 %)a |
| Cmax (mcg/mL) | 8,1 (de 7,9 à 8,2) |
| ASCτ (mcg•h/mL) | 146 (de 143 à 149) |
| Cmin (mcg/mL) | 4,7 (de 4,6 à 4,8) |
a Les valeurs présentées sont fondées sur des estimations individuelles établies a posteriori à partir du modèle d’analyse pharmacocinétique de population final pour les sujets ayant reçu 30 mg de cabotégravir, une fois par jour, par voie orale dans les études FLAIR et ATLAS.
Tableau 20 – Propriétés pharmacocinétiques de doses multiples des composants de CABENUVA (cabotégravir injectable et rilpivirine injectable) administrés par injection i.m. une fois par mois et tous les 2 mois
| Médicament | Dose | Moyenne géométrique (IC à 95 %)a | ||
| Cabotégravir | ASCτ (mcg•h/mL) | Cmax (mcg/mL) | Cmin (mcg/mL) | |
| Injection i.m. mensuelle de 400 mg | 2461 (de 2413 à 2510) | 4,2 (de 4,1 à 4,3) | 2,9 (de 2,9 à 3,0) | |
| Injection i.m. tous les 2 mois de 600 mg | 3764 (de 3689 à 3841) | 4,0 (de 3,9 à 4,1) | 1,6 (de 1,6 à 1,7) | |
| Rilpivirine | ASCτ (ng•h/mL) | Cmax (ng/mL) | Cmin (ng/mL) | |
| Injection i.m. mensuelle de 600 mg | 65 603 (de 63 756 à 67 503) | 116 (de 113 à 119) | 82,2 (de 79,9 à 84,6) | |
| Injection i.m. tous les 2 mois de 900 mg | 132 450 (de 128 361 à 136 668) | 138 (de 133 à 142) | 68,9 (de 66,7 à 71,3) | |
a Les valeurs présentées sont fondées sur des estimations individuelles établies a posteriori pour les sujets des études FLAIR et ATLAS à partir de modèles d’analyse pharmacocinétique de population distincts générés pour le cabotégravir et la rilpivirine administrés une fois par mois et, dans le cas de l’étude ATLAS-2M, tous les deux mois.
Absorption
Cabotégravir administré par voie orale
Le cabotégravir est absorbé rapidement après son administration orale sous forme de comprimés : le Tmax médian est de 3 heures. Après l’administration orale de comprimés de cabotégravir à des doses comprises entre 5 et 50 mg, la pharmacocinétique de cet agent s’est révélée légèrement inférieure à ce qui est proportionnel à la dose. Lorsque le cabotégravir est administré une fois par jour, l’état d’équilibre pharmacocinétique est atteint en 7 jours.
La biodisponibilité absolue du cabotégravir n’a pas été établie.
Effets des aliments sur l’absorption orale
La consommation d’aliments a augmenté le taux et l’ampleur de l’absorption du cabotégravir : les repas riches en matières grasses ont augmenté l’ASCT du cabotégravir de 14 % et sa Cmax de 14 % comparativement à l’état de jeûne. Ces augmentations ne sont pas significatives sur le plan clinique.
Cabotégravir injectable
La pharmacocinétique du cabotégravir injectable est limitée par son absorption (modèle pharmacocinétique flip-flop) : sa lente absorption du muscle fessier jusqu’à la circulation générale se traduit par une concentration plasmatique soutenue. La concentration plasmatique du cabotégravir est détectable le jour de l’injection i.m. d’une dose unique de cet agent et elle augmente graduellement jusqu’à l’atteinte de sa valeur maximale en un Tmax médian de 7 jours. La présence du cabotégravir a été décelée dans le plasma jusqu’à 52 semaines au moins après l’administration d’une injection unique de cet agent. La pharmacocinétique à l’état d’équilibre est atteinte au bout de 44 semaines.
L’augmentation de l’exposition au cabotégravir plasmatique s’est révélée proportionnelle à la dose ou légèrement inférieure à ce qui est jugé proportionnel à la dose après l’administration d’une injection i.m. unique et d’injections i.m. répétées de doses comprises entre 100 et 800 mg.
Rilpivirine injectable
La pharmacocinétique de la rilpivirine injectable est limitée par son absorption (modèle pharmacocinétique flip-flop) : sa lente absorption du muscle fessier jusqu’à la circulation générale se traduit par une concentration plasmatique soutenue. La concentration plasmatique de la rilpivirine est détectable le jour de l’injection i.m. d’une dose unique de cet agent et elle augmente graduellement jusqu’à l’atteinte de sa valeur maximale en un Tmax médian de 3 à 4 jours. La présence de la rilpivirine a été décelée dans le plasma plus de 52 semaines après l’administration d’une injection unique de cet agent. Environ 80 % de l’exposition à la rilpivirine à l’état d’équilibre est atteinte au bout de 48 semaines. Par la suite, il y a une accumulation limitée de cet agent jusqu’à l’atteinte de l’état d’équilibre pharmacocinétique, après environ 2 ans.
L’augmentation de l’exposition à la rilpivirine plasmatique s’est révélée proportionnelle à la dose ou légèrement inférieure à ce qui est jugé proportionnel à la dose après l’administration d’une injection i.m. unique et d’injections i.m. répétées de doses comprises entre 300 et 1200 mg.
Distribution
Cabotégravir
D’après les données in vitro, le cabotégravir se lie fortement aux protéines plasmatiques humaines (dans une proportion approximative > 99 %). Après l’administration orale de comprimés de cabotégravir, le volume de distribution apparent moyen (Vz/F) dans le plasma était de 12,3 L. Chez l’humain, les volumes de distribution du compartiment central (Vc/F) et du compartiment périphérique (Vp/F) du cabotégravir plasmatique ont été estimés respectivement à 5,27 L et à 2,43 L. Ces estimations des volumes de distribution, et l’hypothèse selon laquelle la biodisponibilité (F) serait élevée, semblent indiquer qu’une fraction du cabotégravir est distribuée dans le milieu extracellulaire.
La présence du cabotégravir a été décelée dans les voies génitales féminines et masculines. Les rapports médians entre les tissus vaginal et cervical et le plasma variaient entre 0,16 et 0,28 et les rapports médians entre le tissu rectal et le plasma étaient ≤ 0,08, 4, 8 et 12 semaines après l’administration d’une injection i.m. unique de 400 mg de cet agent.
Rilpivirine
La rilpivirine est fortement liée (dans une proportion d’environ 99,7 %) aux protéines plasmatiques in vitro, principalement à l’albumine. Les données d’études menées par des investigateurs indiquent qu’elle se distribue dans les voies génitales.
Liquide céphalorachidien (LCR)
Le cabotégravir est présent dans le LCR. Chez des patients infectés par le VIH-1 qui ont reçu un traitement associant le cabotégravir en suspension injectable à longue durée d’action à la rilpivirine en suspension injectable à longue durée d’action (n = 16), le rapport entre les concentrations médianes de cabotégravir dans le LCR et dans le plasma variait entre 0,304 et 0,344 % (min.-max. : 0,218-0,449 %) et il était supérieur au rapport des concentrations médianes de cabotégravir libre correspondantes dans le LCR et dans le plasma 1 semaine après l’atteinte de l’état d’équilibre du cabotégravir injectable ou de la rilpivirine injectable administrés une fois par mois ou tous les deux mois. La rilpivirine est présente dans le LCR. Chez ces 16 patients, le rapport entre les concentrations médianes de rilpivirine dans le LCR et le plasma variait entre 1,07 et 1,32 % (min.-max : non quantifiable-1,69 %). Comme cela devrait être le cas lorsque le cabotégravir et la rilpivirine atteignent une concentration thérapeutique dans le LCR, la concentration de l’ARN du VIH-1 dans le LCR (n = 16) était < 50 copies/mL chez tous les patients (100 %) et < 2 copies/mL chez 15 patients sur 16 (94 %). Au même moment, la concentration de l’ARN du VIH-1 dans le plasma (n = 18) était < 50 copies/mL chez tous les patients (100 %) et < 2 copies/mL chez 12 patients sur 18 (66,7 %).
Métabolisme
Cabotégravir
Le cabotégravir est principalement métabolisé par l’UGT1A1 et dans une moindre mesure par l’UGT1A9. Le cabotégravir est le composé circulant prédominant dans le plasma : il représente > 90 % de la substance totale contenant du radiocarbone dans le plasma. Après son administration orale, le cabotégravir est essentiellement éliminé par voie métabolique chez l’humain; son élimination rénale sous forme inchangée est faible (< 1 % de la dose). En tout, 47 % de la dose totale de cabotégravir administrée par voie orale sont excrétés dans les fèces sous forme inchangée. On ignore si cette fraction éliminée, en tout ou en partie, est due à la non-absorption du médicament ou à l’excrétion biliaire du glucuroconjugué qui peut être davantage dégradé pour former le composé d’origine dans la lumière intestinale. La présence du cabotégravir a été décelée dans des échantillons de bile duodénale. Le glucuroconjugué était également présent dans certains échantillons de bile duodénale (mais pas tous). Par ailleurs, 27 % de la dose totale de cabotégravir administrée par voie orale sont excrétés dans l’urine, principalement sous la forme d’un glucuroconjugué (75 % de la substance radioactive récupérée dans l’urine; 20 % de la dose totale).
Rilpivirine
Les expériences in vitro indiquent que la rilpivirine subit essentiellement un métabolisme oxydatif dépendant du système enzymatique 3A du cytochrome P450 (CYP3A).
Élimination
Cabotégravir administré par voie orale
Le cabotégravir a une demi-vie terminale moyenne de 41 h et une clairance apparente (Cl/F) de 0,21 L/h.
Cabotégravir injectable
Selon les estimations, la demi-vie terminale apparente moyenne du cabotégravir, qui est limitée par la vitesse d’absorption de cet agent, varierait entre 5,6 et 11,5 semaines après l’administration d’une injection i.m. unique. Le fait que la demi-vie apparente du cabotégravir injectable est significativement plus longue que celle de la préparation orale témoigne de l’absorption dans la circulation générale à partir du point d’injection. La Cl/F était de 0,151 L/h.
Rilpivirine injectable
Selon les estimations, la demi-vie terminale apparente de la rilpivirine après l’administration d’une injection i.m. est limitée par la vitesse d’absorption de cet agent et varierait entre 13 et 28 semaines. La Cl/F apparente de la rilpivirine après son administration par voie i.m. était de 5,08 L/h. Après l’administration orale d’une dose unique de rilpivirine marquée au carbone 14 ([14C]-rilpivirine), des fractions moyennes de 85 % et de 6,1 % du marqueur radioactif ont été récupérées dans les fèces et l’urine, respectivement. Dans les fèces, la rilpivirine sous forme inchangée correspondait à une fraction moyenne de 25 % de la dose administrée. Seules des traces de rilpivirine inchangée (< 1 % de la dose) ont été détectées dans l’urine.
Populations et états pathologiques particuliers
- Enfants et adolescents : Les analyses pharmacocinétiques de population n’ont révélé aucune différence d’exposition cliniquement pertinente entre les participants adolescents (âgés d’au moins 12 ans et pesant ≥ 35 kg) et les participants adultes infectés et non infectés par le VIH-1 dans le cadre du programme d’études cliniques portant sur l’association cabotégravir et rilpivirine. Par conséquent, aucun ajustement posologique n’est nécessaire chez les adolescents pesant ≥ 35 kg.
Tableau 21 – Paramètres pharmacocinétiques après l’administration de cabotégravir par voie orale une fois par jour et d’injections i.m. subséquentes de cabotégravir une fois par mois et tous les 2 mois chez des participants adolescents âgés de 12 à moins de 18 ans (≥ 35 kg)
Phase d’administration | Schéma posologique | Paramètre pharmacocinétique : cabotégravir plasmatique Moyenne géométrique (5e; 95e percentile)a | ||
| ASC(0-τ)b (µg•h/mL) | Cmax (µg/mL) | Cτb (µg/mL) | ||
Traitement préliminaire par voie orale | 30 mg, 1 fois par jour | 203 (136; 320) | 10,7 (7,36; 16,6) | 6,43 (4,15; 10,5) |
| Injections mensuelles | 400 mg i.m., 1 fois par mois | 3416 (2303; 5109) | 5,73 (3,76; 8,90) | 4,24 (2,74; 6,45) |
Injections tous les 2 mois | 600 mg i.m., tous les 2 mois | 5184 (3511; 7677) | 5,10 (3,06; 8,24) | 2,54 (1,25; 4,19) |
a Les valeurs des paramètres pharmacocinétiques reposent sur des estimations individuelles a posteriori issues de modèles pharmacocinétiques de population appliqués à une population d’adolescents infectés par le VIH-1 (n = 147) pesant de 35,2 à 98,5 kg et à une population d’adolescents non infectés par le VIH-1 (n = 62) pesant de 39,9 à 167 kg. Les valeurs des paramètres pharmacocinétiques représentent l’état d’équilibre.
b Tau (τ) correspond à l’intervalle posologique : 24 heures pour l’administration orale; 1 mois pour les injections i.m. mensuelles et 2 mois pour les injections i.m. tous les 2 mois de la suspension injectable à libération prolongée.
Tableau 22 – Paramètres pharmacocinétiques après l’administration de rilpivirine par voie orale une fois par jour et d’injections i.m. subséquentes de rilpivirine 1 fois par mois et tous les 2 mois chez des participants adolescents âgés de 12 à moins de 18 ans (pesant ≥ 35 kg)a
Phase d’administration | Schéma posologique | Paramètre pharmacocinétique : rilpivirine plasmatique Moyenne géométrique (5e; 95e percentile) | ||
| ASC(0-τ)b (ng•h/mL) | Cmax (ng/mL) | Cτb (ng/mL) | ||
Traitement préliminaire par voie oralec | 25 mg, 1 fois par jour | 2389 (1259; 4414) | 144 (80,8; 234) | 76,1 (27,9; 184) |
| Injections mensuellesd | 600 mg i.m., 1 fois par mois | 84 280 (49 444; 156 987) | 146 (84,8; 269) | 109 (64,8; 202) |
| Injections tous les 2 moise | 900 mg i.m., tous les 2 mois | 110 686 (78 480; 151 744) | 108 (68,0; 164) | 61,8 (44,5; 88,0) |
a. D’après des estimations individuelles établies a posteriori à partir du modèle d’analyse pharmacocinétique de population généré pour la rilpivirine administrée par voie i.m. (MOCHA, IMPAACT 2017). b. Tau (τ) correspond à l’intervalle posologique : 24 heures pour l’administration orale; 1 mois pour les injections i.m. mensuelles et 2 mois pour les injections i.m. tous les 2 mois de la suspension injectable à libération prolongée. c. Les valeurs des paramètres pharmacocinétiques associées au traitement préliminaire par voie orale représentent l’état d’équilibre. Les données chez les adolescents représentent des valeurs simulées chez 1000 participants adolescents virtuels pour l’ASC(0-τ) et la Cmax. Le calcul de la Cτ repose sur les données observées (n = 147). d. Injections mensuelles : 11e injection i.m. de rilpivirine à longue durée d’action (de 40 à 44 semaines après l’injection initiale) calculée à partir des paramètres individuels d’exposition.
e. Injections tous les 2 mois : 6e injection i.m. de rilpivirine à longue durée d’action (de 36 à 44 semaines après l’injection initiale) calculée à partir des paramètres individuels d’exposition.
Les profils pharmacocinétiques et les recommandations posologiques pour le cabotégravir et la rilpivirine n’ont pas été établis chez les enfants de moins de 12 ans ou pesant moins de 35 kg.
- Personnes âgées : Des analyses pharmacocinétiques de population ont révélé que l’âge n’avait pas d’effet cliniquement pertinent sur la pharmacocinétique du cabotégravir ou de la rilpivirine. Les données pharmacocinétiques disponibles chez les sujets de 65 ans et plus sont limitées.
- Sexe : Des analyses pharmacocinétiques de population ont révélé que le genre n’avait pas d’effet cliniquement pertinent sur la pharmacocinétique du cabotégravir ou de la rilpivirine.
- Origine ethnique : Des analyses pharmacocinétiques de population ont indiqué que la race n’avait pas d’effet cliniquement pertinent sur la pharmacocinétique du cabotégravir ou de la rilpivirine.
Insuffisance hépatique : Aucune différence cliniquement importante n’a été observée entre des patients atteints d’une insuffisance hépatique modérée et des sujets en santé qui leur avaient été appariés quant aux paramètres pharmacocinétiques du cabotégravir administré par voie orale. Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). L’effet d’une insuffisance hépatique sévère (classe C de Child-Pugh) sur les paramètres pharmacocinétiques du cabotégravir n’a pas été étudié.
L’exposition à la rilpivirine était 47 % plus élevée chez les sujets (n = 8) qui avaient une insuffisance hépatique légère (classe A de Child-Pugh) et 5 % plus élevée chez les sujets (n = 8) qui avaient une insuffisance hépatique modérée (classe B de Child-Pugh) qu’elle ne l’était chez les témoins leur ayant été appariés. L’effet d’une insuffisance hépatique sévère (classe C de Child-Pugh) sur les paramètres pharmacocinétiques de la rilpivirine n’a pas été étudié.
Insuffisance rénale : Aucune différence cliniquement importante n’a été observée entre des sujets atteints d’une insuffisance rénale sévère (dont la clairance de la créatinine [ClCr] était ≥ 15 et < 30 mL/min et qui n’étaient pas dialysés) et les sujets en santé qui leur avaient été appariés quant aux paramètres pharmacocinétiques du cabotégravir administré par voie orale. Aucun ajustement de la posologie ne s’impose chez les patients atteints d’une insuffisance rénale légère, modérée ou sévère (qui ne sont pas dialysés). Le cabotégravir n’a pas été étudié chez les patients ayant besoin d’une dialyse.
Les analyses pharmacocinétiques de population ont indiqué qu’une insuffisance rénale légère n’avait aucun effet pertinent sur le plan clinique sur l’exposition à la rilpivirine administrée par voie orale. Il existe peu ou pas de données sur la pharmacocinétique de la rilpivirine chez les patients qui sont atteints d’insuffisance rénale modérée, sévère ou terminale ou qui ont besoin d’une dialyse.
- Obésité : Des analyses pharmacocinétiques de population n’ont mis en évidence aucun effet cliniquement pertinent de l’IMC sur l’exposition au cabotégravir ou à la rilpivirine; par conséquent, il n’y a pas lieu d’ajuster la posologie de ces agents en fonction de l’IMC. Cela dit, lors de la préparation de l’administration de CABENUVA à un patient, il faut tenir compte de son IMC afin de choisir une aiguille suffisamment longue pour atteindre le muscle fessier.
- Infection concomitante par le virus de l’hépatite B ou C : L’association cabotégravir et rilpivirine n’a pas fait l’objet d’études chez les patients ayant une infection concomitante par le virus de l’hépatite B. L’expérience acquise chez les patients ayant une infection concomitante par le virus de l’hépatite C sans signe évocateur d’une maladie hépatique de stade avancé et ayant reçu l’association cabotégravir et rilpivirine est limitée.
- Polymorphisme des gènes codant pour les enzymes qui interviennent dans le métabolisme des médicaments : Selon une méta-analyse de données recueillies auprès de sujets en santé et de sujets infectés par le VIH, l’ASC, la Cmax et la Ctau moyennes du cabotégravir à l’état d’équilibre ont été multipliées par un facteur de 1,2 après l’administration du cabotégravir injectable à longue durée d’action et par un facteur de 1,38 après l’administration du cabotégravir par voie orale, chez des sujets infectés par le VIH porteurs d’une variante du gène UGT1A1 associée à un métabolisme lent du cabotégravir. Ces augmentations étaient comparables à la multiplication par un facteur compris entre 1,3 et 1,5 en moyenne de l’ASC, de la Cmax et de la Ctau du cabotégravir à l’état d’équilibre observées après l’administration orale de cet agent à des sujets en santé et à des sujets infectés par le VIH pris ensemble. Le polymorphisme du gène UGT1A9 n’a été associé à aucune variation de la pharmacocinétique du cabotégravir. Par conséquent, il n’y a pas lieu d’ajuster la posologie de cet agent chez les sujets porteurs de variantes du gène UGT1A1 ou du gène UGT1A9.
11 Conservation, stabilité et mise au rebut
Conserver VOCABRIA à une température maximale de 30 °C.
Conserver CABENUVA dans sa boîte d’origine au réfrigérateur entre 2 et 8 °C. Ne pas congeler.
12 Particularités de manipulation du produit
CABENUVA
Avant l’administration, il faut ramener la température des flacons à la température ambiante (en veillant à ce qu’elle ne dépasse pas 25 °C). Les flacons peuvent être conservés dans leur boîte à la température ambiante pendant 6 heures tout au plus. Ne les remettez pas au réfrigérateur. Il faut les mettre au rebut s’ils n’ont pas été utilisés dans les 6 heures.
Une fois que les deux suspensions ont été aspirées au moyen de leurs seringues respectives, les injections doivent être faites dans les plus brefs délais. En fait, les suspensions peuvent être conservées dans les seringues pendant une période maximale de 2 heures. Les seringues remplies ne doivent pas être placées au réfrigérateur. Si le médicament demeure dans les seringues pendant plus de 2 heures, les seringues remplies et les aiguilles utilisées doivent être mises au rebut.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Cabotégravir – comprimés pour la voie orale
Nom propre : cabotégravir sodique
Nom chimique : (3S,11aR)-N-[(2,4-difluorophényl)méthyl]-6-hydroxy-3-méthyl-5,7-dioxo-2,3,5,7,11,11a-hexahydro[1,3]oxazolo[3,2-a]pyrido[1,2-d]pyrazine-8-carboxamide de sodium
Formule moléculaire et masse moléculaire : C19H16F2N3NaO5
427,33 g/mol
Formule développée :
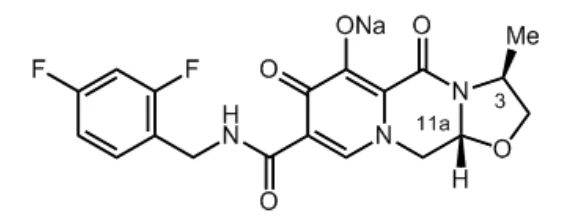
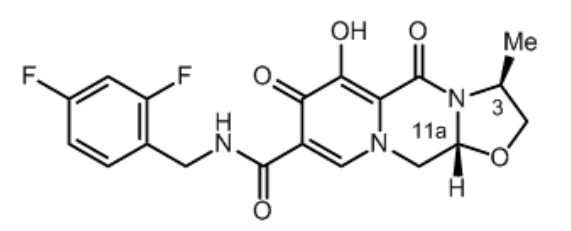
Propriétés physicochimiques : Le cabotégravir sodique est un solide blanc ou blanchâtre légèrement soluble dans l’eau. Il est pratiquement insoluble à presque tous les pH de la gamme physiologique.
Cabotégravir – suspension injectable à libération prolongée
Nom propre : cabotégravir
Nom chimique : (3S,11aR)-N-[(2,4-difluorophényl)méthyl]-6-hydroxy-3-méthyl-5,7-dioxo-2,3,5,7,11,11a-hexahydro[1,3]oxazolo[3,2-a]pyrido[1,2-d]pyrazine-8-carboxamide
Formule moléculaire et masse moléculaire : C19H17F2N3O5
405,35 g/mol
Formule développée :
Propriétés physicochimiques : Le cabotégravir est un solide blanc ou blanchâtre pratiquement insoluble dans l’eau. Il est pratiquement insoluble à presque tous les pH de la gamme physiologique.
Rilpivirine – suspension injectable à libération prolongée
Nom propre : rilpivirine
Nom chimique : 4-[[4-[[4-[(E)-2-cyanoéthényl]-2,6-diméthylphényl]amino]-2-
pyrimidinyl]amino]benzonitrile
Formule moléculaire et masse moléculaire : C22H18N6
366,42 g/mol
Formule développée :
Propriétés physicochimiques : La rilpivirine est une substance médicamenteuse sous forme de poudre de couleur blanche ou jaunâtre. Elle est pratiquement insoluble ou insoluble en milieu aqueux aux pH de la gamme physiologique.
14 Études cliniques
14.1 Études cliniques par indication
Traitement de l’infection par le VIH de type 1 chez les adultes présentant une suppression virologique stable (taux d’ARN du VIH-1 < 50 copies/mL).
Injections mensuelles : études FLAIR et ATLAS
Méthodes et données démographiques – Études FLAIR et ATLAS
L’efficacité de VOCABRIA et celle de CABENUVA administré une fois par mois ont été évaluées dans le cadre de deux études de non-infériorité de phase 3 ouvertes, multicentriques, contrôlées par un témoin actif, avec répartition aléatoire et groupes parallèles (études FLAIR [201584] et ATLAS [201585]) menées auprès de patients présentant une suppression virologique.
Tableau 23 – Résumé de la méthodologie des études FLAIR et ATLAS (études déterminantes de phase 3)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée |
FLAIR (201584) | Étude de non-infériorité, ouverte, multicentrique, contrôlée par un témoin actif, avec répartition aléatoire et groupes parallèles Les patients, qui étaient infectés par le VIH-1 et qui n’avaient jamais reçu de traitement antirétroviral (n = 629), ont suivi pendant 20 semaines un schéma thérapeutique comprenant le DTG, un ITBI (DTG + ABC + 3TC ou DTG + 2 autres INTI chez les sujets porteurs de l’allèle HLA-B*5701). Ceux qui présentaient une suppression virologique (taux d’ARN du VIH-1 < 50 copies par mL; n = 566) ont ensuite été répartis aléatoirement pour recevoir l’association cabotégravir + rilpivirine (traitement préliminaire par voie orale + injections mensuelles) ou pour poursuivre le TAC. Paramètre principal Proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine (algorithme Snapshot pour la population ITT-E) | Traitement associant le cabotégravir à la rilpivirine Traitement préliminaire par voie orale (au moins 4 semaines) : administration quotidienne d’un comprimé de 30 mg de cabotégravir (VOCABRIA) et d’un comprimé de 25 mg de rilpivirine (EDURANT) Injections i.m. mensuelles (44 semaines additionnelles) : cabotégravir en suspension injectable à longue durée d’action + rilpivirine en suspension injectable à longue durée d’action (CABENUVA) Traitement antirétroviral alors en cours (TAC) Traitement de 48 semaines : administration orale du schéma DTG + ABC + 3TC ou du schéma DTG + 2 autres INTI chez les sujets porteurs de l’allèle HLA-B*5701 |
ATLAS (201585) | Étude de non-infériorité, ouverte, multicentrique, contrôlée par un témoin actif avec répartition aléatoire et groupes parallèles Les patients, qui étaient infectés par le VIH-1, qui avaient déjà reçu un traitement antirétroviral et qui présentaient une réponse virologique (taux d’ARN du VIH-1 < 50 copies par mL pendant au moins 6 mois [médiane : 4,3 ans]), n = 616), ont été répartis aléatoirement pour recevoir l’association cabotégravir + rilpivirine (traitement préliminaire par voie orale + injections mensuelles) ou pour poursuivre le TAC. Paramètre principal : Proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine (algorithme Snapshot pour la population ITT-E) | Traitement associant le cabotégravir à la rilpivirine Traitement préliminaire par voie orale (au moins 4 semaines) : administration quotidienne d’un comprimé de 30 mg de cabotégravir (VOCABRIA) et d’un comprimé de 25 mg de rilpivirine (EDURANT) Injections i.m. mensuelles (44 semaines additionnelles) : cabotégravir en suspension injectable à longue durée d’action + rilpivirine en suspension injectable à longue durée d’action (CABENUVA) TAC Traitement de 48 semaines : administration orale du schéma INNTI + 2 INTI, du schéma IP + 2 INTI ou du schéma ITBI + 2 INTI |
Les caractéristiques démographiques des sujets des études FLAIR et ATLAS sont résumées dans le Tableau 24 et le Tableau 25.
Tableau 24 – Résumé des caractéristiques démographiques des sujets des études FLAIR (201584) et ATLAS (201585) et de la population ITT-E (données groupées)
| Étude FLAIR (201584) | Étude ATLAS (201585) | Données groupées | ||||||||||||
| Caractéristique démographique | CAB + RPV N = 283 | TAC N = 283 | CAB + RPV N = 308 | TAC N = 308 | CAB + RPV N = 591 | TAC N = 591 | ||||||||
| Âge (ans) | ||||||||||||||
| Médiane (min.-max.) | 34,0 (19-68) | 34,0 (18-68) | 40,0 (21-74) | 43,0 (18-82) | 38,0 (19-74) | 38,0 (18-82) | ||||||||
| Groupe d’âge (ans), n (%) | ||||||||||||||
| < 35 | 143 (51) | 145 (51) | 80 (26) | 80 (26) | 223 (38) | 225 (38) | ||||||||
| 35 à < 50 | 107 (38) | 109 (39) | 162 (53) | 132 (43) | 269 (46) | 241 (41) | ||||||||
| ≥ 50 | 33 (12) | 29 (10) | 66 (21) | 96 (31) | 99 (17) | 125 (21) | ||||||||
| Sexe à la naissance, n (%) | ||||||||||||||
| Femmes | 63 (22) | 64 (23) | 99 (32) | 104 (34) | 162 (27) | 168 (28) | ||||||||
| Hommes | 220 (78) | 219 (77) | 209 (68) | 204 (66) | 429 (73) | 423 (72) | ||||||||
| Indice de masse corporelle (kg/m2) au départa | ||||||||||||||
| Médiane (min.-max.) | 24,10 (17,3-44,9) | 24,00 (12,6-47,4) | 25,50 (15,3-50,9) | 25,50 (17,8-57,7) | 24,90 (15,3-50,9) | 24,80 (12,6-57,7) | ||||||||
| Sous-groupes définis en fonction de la race, n (%) | ||||||||||||||
| Afro-Américains/ sujets d’ascendance africaine | 47 (17) | 56 (20) | 62 (20) | 77 (25) | 109 (18) | 133 (23) | ||||||||
| Asiatiques | 12 (4) | 15 (5) | 22 (7) | 13 (4) | 34 (6) | 28 (5) | ||||||||
| Blancs | 216 (76) | 201 (71) | 214 (69) | 207 (67) | 430 (73) | 408 (69) | ||||||||
| Autres | 8 (3) | 9 (3) | 10 (3) | 11 (4) | 18 (3) | 20 (3) | ||||||||
TAC : traitement antirétroviral alors en cours Étude 201584 : TAC = ABC + DTG + 3TC ou DTG + 2 INTI chez les sujets porteurs de l’allèle HLA B*5701 Étude 201585 : TAC = INNTI + 2 INTI ou IP + 2 INTI ou ITBI + 2 INTI a Valeurs initiales de l’étude 201584 = valeurs initiales de la période d’induction (semaine -20) | ||||||||||||||
Tableau 25 – Résumé des caractéristiques initiales des sujets des études FLAIR (201584) et ATLAS (201585) et de la population ITT-E (données groupées)
| Étude FLAIR (201584) | Étude ATLAS (201585) | Données groupées | ||||
| CAB + RPV | TAC | CAB + RPV | TAC | CAB + RPV | TAC | |
| (N = 283) | (N = 283) | (N = 308) | (N = 308) | (N = 591) | (N = 591) | |
| Taux d’ARN du VIH-1 (copies/mL) au début de la période d’induction (semaine -20), n (%) | ||||||
| < 100 000 | 227 (80) | 227 (80) | n.d. | n.d. | n.d. | n.d. |
| ≥ 100 000 | 56 (20) | 56 (20) | n.d. | n.d. | n.d. | n.d. |
| Temps écoulé entre la 1re mesure d’un taux d’ARN du VIH-1 < 50 copies/mL et le début de la phase d’entretien | ||||||
Médiane, semaines (IIQ) | 16,10 (de 12,40 à 16,10) | 16,10 (de 15,30 à 16,30) | n.d. | n.d. | n.d. | n.d. |
| Temps écoulé entre la 1re dose du traitement antirétroviral et le début de la phase d’entretien | ||||||
| Temps | 20 semainesa | 20 semainesa | 52 moisb (IIQ : de 33 à 87) | 52 moisb (IIQ : de 33 à 84) | ||
| Nbre de lymphocytes CD4+ au départ (cellules/mm3) | ||||||
| Médiane (IIQ) | 624 (de 473 à 839) | 625 (de 472 à 799) | 654 (de 497 à 816) | 653 (de 488 à 844) | 645 (de 487 à 824) | 641 (de 480 à 821) |
| Nbre de lymphocytes CD4+ au départ (cellules/mm3), n (%) | ||||||
| < 350 | 19 (7) | 27 (10) | 23 (7) | 27 (9) | 42 (7) | 54 (9) |
| ≥ 350 à < 500 | 64 (23) | 60 (21) | 56 (18) | 57 (19) | 120 (20) | 117 (20) |
| ≥ 500 | 200 (71) | 196 (69) | 229 (74) | 224 (73) | 429 (73) | 420 (71) |
| Données dérivées sur le stade de l’infection par le VIH au départ, classification des CDC, n (%) | ||||||
Stade 1 de l’infection à VIH | 200 (71) | 196 (69) | 229 (74) | 224 (73) | 429 (73) | 420 (71) |
Stade 2 de l’infection à VIH | 78 (28) | 82 (29) | 78 (25) | 83 (27) | 156 (26) | 165 (28) |
Stade 3 de l’infection à VIH | 5 (2) | 5 (2) | 1 (< 1) | 1 (< 1) | 6 (1) | 6 (1) |
| Sous-type prédominant du VIH au début de la période d’induction (semaine -20) | ||||||
| A | 46 (16) | 36 (13) | n.d. | n.d. | n.d. | n.d. |
| B | 174 (61) | 174 (61) | n.d. | n.d. | n.d. | n.d. |
| C | 18 (6) | 20 (7) | n.d. | n.d. | n.d. | n.d. |
| Classe thérapeutique du troisième agent utilisé au départ, n (%) | ||||||
| INNTI | n.d. | n.d. | 155 (50) | 155 (50) | n.d. | n.d. |
| ITBIc | n.d. | n.d. | 102 (33) | 99 (32) | n.d. | n.d. |
| IP | n.d. | n.d. | 51 (17) | 54 (18) | n.d. | n.d. |
| Hépatite C, n (%) | ||||||
| Non réactif | 264 (93) | 274 (97) | 285 (93) | 277 (90) | n.d. | n.d. |
| Réactif | 19 (7) | 9 (3) | 23 (7) | 31 (10) | n.d. | n.d. |
TAC : traitement antirétroviral alors en cours
Étude 201584 : TAC = ABC + DTG + 3TC ou DTG + 2 INTI chez les sujets porteurs de l’allèle HLA B*5701 Étude 201585 : TAC = INNTI + 2 INTI ou IP + 2 INTI ou ITBI + 2 INTI
a Période d’induction de 20 semaines de l’étude 201584
b Résultats présentés sous forme de médiane
c Tous les sujets de l’étude FLAIR (201584) recevaient un ITBI comme troisième agent au départ.
Résultats des études FLAIR et ATLAS
Le principal paramètre d’évaluation des études FLAIR et ATLAS était la proportion de patients présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine (algorithme Snapshot pour la population en intention de traiter exposée [ITT-E]).
Au cours des études FLAIR et ATLAS, CABENUVA s’est révélé non inférieur au TAC en ce qui a trait à la proportion de patients présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL (voir Tableau 26).
Les résultats relatifs à la non-infériorité obtenus dans les études FLAIR et ATLAS montrent que la durée de la suppression virologique selon le taux d’ARN du VIH-1 (< 6 mois ou ≥ 6 mois) observée avant l’instauration du traitement par CABENUVA n’influait pas sur les taux de réponse globaux.
Dans l’étude FLAIR, les résultats observés à la 96e semaine sont restés comparables à ceux de la 48e semaine. La proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL dans le groupe recevant l’association cabotégravir et rilpivirine (n = 283) et dans le groupe recevant le traitement antirétroviral alors en cours (TAC) [n = 283] a été de 3,2 % dans chaque groupe (différence ajustée entre l’association cabotégravir et rilpivirine et le TAC [0,0; IC à 95 % : -2,9 à 2,9]). La proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 < 50 copies/mL dans le groupe recevant l’association cabotégravir et rilpivirine et dans le groupe recevant le TAC a été de 87 % et de 89 %, respectivement (différence ajustée entre l’association cabotégravir et rilpivirine et le TAC [-2,8; IC à 95 % : -8,2 à 2,5]).
Dans l’étude FLAIR, à la 124e semaine (phase de prolongation), l’innocuité et l’efficacité de CABENUVA ont été évaluées chez les patients qui sont passés (à la 100e semaine) de leur traitement antirétroviral alors en cours à CABENUVA, avec ou sans traitement préliminaire par voie orale, ce qui a créé un groupe (n = 121) recevant un traitement préliminaire par voie orale et un groupe (n = 111) passant directement aux injections. À la 124e semaine, la proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL a été de 0,8 % et de 0,9 % dans le groupe recevant un traitement préliminaire par voie orale et dans le groupe passant directement aux injections, respectivement. Les taux de suppression virologique (taux d’ARN du VIH-1 < 50 copies/mL) ont été similaires dans le groupe recevant un traitement préliminaire par voie orale (113/121 [93,4 %]) et dans le groupe passant directement aux injections (110/111 [99,1 %]). Dans le groupe qui est passé directement aux injections, aucun nouveau problème d’innocuité lié à l’omission du traitement préliminaire par voie orale n’a été mis en évidence.
Les différences observées entre les groupes de traitement des études FLAIR et ATLAS quant aux caractéristiques initiales des patients (nombre de lymphocytes CD4+, sexe, âge, race, IMC, classe thérapeutique du troisième agent utilisé au départ) étaient comparables (voir Tableau 27). Les patients présentaient une suppression virologique avant le premier jour (étude FLAIR) ou avant leur admission (étude ATLAS); aucune différence cliniquement pertinente n’a été observée par rapport au départ en ce qui concerne le nombre de lymphocytes CD4+.
Tableau 26 – Résultats virologiques obtenus à la 48e semaine du traitement attribué lors de la répartition aléatoire par les sujets des études FLAIR et ATLAS et la population en ITT-E (données groupées) [algorithme Snapshot]
| Étude FLAIR | Étude ATLAS | Données groupées | ||||
| CAB + RPV (N = 283) n (%) | TAC (N = 283) n (%) | CAB + RPV (N = 308) n (%) | TAC (N = 308) n (%) | CAB + RPV (N = 591) n (%) | TAC (N = 591) n (%) | |
Taux d’ARN du VIH-1 ≥ 50 copies/mLa | 6 (2) | 7 (2) | 5 (2) | 3 (1) | 11 (2) | 10 (2) |
| Différence entre les traitementsb | -0,4 % (IC à 95 % : de -2,8 à 2,1 %) | 0,7 % (IC à 95 % : de -1,2 à 2,5 %) | 0,2 % (IC à 95 % : de -1,4 à 1,7 %) | |||
Taux d’ARN du VIH-1 < 50 copies/mL | 265 (94) | 264 (93) | 285 (93) | 294 (95) | 550 (93) | 558 (94) |
| Différence entre les traitementsc | 0,4 % (IC à 95 % : de -3,7 à 4,5 %) | -3,0 % (IC à 95 % : de -6,7 à 0,7 %) | -1,4 % (IC à 95 % : de -4,1 à 1,4 %) | |||
Absence de données virologiques pour la fenêtre temporelle de la 48e semaine | 12 (4) | 12 (4) | 18 (6) | 11 (4) | 30 (5) | 23 (4) |
Abandon de l’étude pour cause d’effet indésirable ou de décès Abandon de l’étude pour d’autres motifs Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 8 (3) 4 (1) 0 | 2 (< 1) 10 (4) 0 | 11 (4) 7 (2) 0 | 5 (2) 6 (2) 0 | 19 (3) 11 (2) 0 | 7 (1) 16 (3) 0 |
CAB : cabotégravir; IC : intervalle de confiance; n : nombre de sujets dans chaque groupe de traitement; RPV : rilpivirine; TAC : traitement antirétroviral alors en cours
a Comprend les sujets qui ont arrêté le traitement en raison d’un manque d’efficacité ou qui ont cessé le traitement alors qu’ils ne présentaient pas de suppression virologique.
b Différence entre les traitements ([cabotégravir et rilpivirine] – TAC) corrigée en fonction des facteurs de stratification initiaux et évaluée en utilisant une marge de non-infériorité de 6 % (études FLAIR et ATLAS) et de 4 % (données groupées) [population en ITT-E]
c Différence entre les traitements ([cabotégravir et rilpivirine] – TAC) corrigée en fonction des facteurs de stratification initiaux et évaluée en utilisant une marge de non-infériorité de -10 % (études FLAIR et ATLAS et données groupées) [population en ITT-E]
Tableau 27 – Proportion de sujets des études FLAIR et ATLAS qui présentaient un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine selon les principales caractéristiques initiales (algorithme Snapshot)
| Caractéristique initiale | Données groupées des études FLAIR et ATLAS | |
| CAB + RPV N = 591 n/N (%) | TAC N = 591 n/N (%) | |
Nbre de lymphocytes CD4+ au départ (cellules/mm3) < 350 ≥ 350 à < 500 ≥ 500 | 0/42 5/120 (4) 6/429 (1) | 2/54 (4) 0/117 8/420 (2) |
Sexe Hommes Femmes | 6/429 (1) 5/162 (3) | 9/423 (2) 1/168 (< 1) |
Race Blancs Afro-Américains/sujets d’ascendance africaine Asiatiques/autres | 9/430 (2) 2/109 (2) 0/52 | 7/408 (2) 3/133 (2) 0/48 |
IMC < 30 kg/m2 ≥ 30 kg/m2 | 6/491 (1) 5/100 (5) | 8/488 (2) 2/103 (2) |
Âge (ans) < 50 ≥ 50 | 9/492 (2) 2/99 (2) | 8/466 (2) 2/125 (2) |
Traitement antirétroviral initial attribué lors de la répartition aléatoire Schéma comprenant un IP Schéma comprenant un ITBI Schéma comprenant un INNTI | 1/51 (2) 6/385 (2) 4/155 (3) | 0/54 9/382 (2) 1/155 (< 1) |
Remarques : CAB : cabotégravir; RPV : rilpivirine; TAC : traitement antirétroviral alors en cours
Injections tous les deux mois : étude ATLAS-2M
Méthodes et données démographiques – Étude ATLAS-2M
L’efficacité de CABENUVA administré tous les deux mois a été évaluée dans le cadre d’un essai de non-infériorité de phase 3, ouvert, multicentrique, avec répartition aléatoire et groupes parallèles, mené auprès de patients présentant une suppression virologique.
Tableau 28 – Résumé de la méthodologie de l’étude ATLAS-2M
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée |
| ATLAS-2M (207966) | Étude de non-infériorité, ouverte, multicentrique, avec répartition aléatoire et groupes parallèles Des patients infectés par le VIH-1 qui avaient déjà reçu un traitement antirétroviral, qui présentaient une suppression virologique (n = 1045) et recevaient un traitement standard ou le traitement administré dans le cadre de l’étude ATLAS ont été répartis aléatoirement pour recevoir l’association cabotégravir et rilpivirine administrée une fois par mois ou tous les deux mois. Paramètre principal : Proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine (algorithme Snapshot pour la population ITT-E) | Les sujets qui n’étaient pas déjà traités par l’association cabotégravir + rilpivirine au départ ont reçu un traitement préliminaire par voie orale (pendant au moins 4 semaines) : administration quotidienne d’un comprimé de 30 mg de cabotégravir (VOCABRIA) et d’un comprimé de 25 mg de rilpivirine (EDURANT). Administration mensuelle de l’association cabotégravir + rilpivirine : Injections i.m. mensuelles (44 semaines additionnelles) : après les injections initiales, administration de 2 mL (400 mg) de cabotégravir en suspension injectable à longue durée d’action et de 2 mL (600 mg) de rilpivirine en suspension injectable à longue durée d’action (CABENUVA) Administration tous les 2 mois de l’association cabotégravir + rilpivirine : Injections i.m. tous les 2 mois (44 semaines additionnelles) : après les injections initiales, administration de 3 mL (600 mg) de cabotégravir en suspension injectable à longue durée d’action et de 3 mL (900 mg) de rilpivirine en suspension injectable à longue durée d’action (CABENUVA) |
Les caractéristiques démographiques des sujets de l’étude ATLAS-2M sont résumées dans le Tableau 29 et le Tableau 30.
Tableau 29 – Résumé des caractéristiques démographiques des sujets de l’étude ATLAS-2M (207966) [population ITT-E]
| Caractéristique démographique | Administration tous les 2 mois (N = 522) | Administration 1 fois par mois (N = 523) | ||
| Âge (ans) | ||||
| Médiane (min.-max.) | 42,0 (20-83) | 42,0 (19-75) | ||
| Groupe d’âge (ans), n (%) | ||||
| < 35 | 137 (26) | 145 (28) | ||
| 35 à < 50 | 242 (46) | 239 (46) | ||
| ≥ 50 | 143 (27) | 139 (27) | ||
| Caractéristique démographique | Administration tous les 2 mois (N = 522) | Administration 1 fois par mois (N = 523) | ||
| Sexe à la naissance, n (%) | ||||
| Femmes | 137 (26) | 143 (27) | ||
| Hommes | 385 (74) | 380 (73) | ||
| Indice de masse corporelle (kg/m2) au départ | ||||
| Médiane (min.-max.) | 25,724 (17,75-48,27) | 25,923 (16,57-77,52) | ||
| Race, n (%) | ||||
| Blancs | 370 (71) | 393 (75) | ||
| Autres que Blancs | 152 (29) | 130 (25) | ||
| Noirs ou Afro-Américains | 101 (19) | 90 (17) | ||
Tableau 30 – Résumé des caractéristiques initiales des sujets de l’étude ATLAS-2M (207966) [population ITT-E]
Administration tous les 2 mois (N = 522) | Administration 1 fois par mois (N = 523) | |
| Nbre de lymphocytes CD4+ au départ (cellules/mm3) | ||
| Médiane (IIQ) | 642 (499 à 827) | 688 (523 à 878) |
| Nbre de lymphocytes CD4+ au départ (cellules/mm3), n (%) | ||
| < 350 | 35 (7) | 27 (5) |
| 350 à < 500 | 96 (18) | 89 (17) |
| ≥ 500 | 391 (75) | 407 (78) |
| Données dérivées sur le stade de l’infection par le VIH au départ selon la classification des CDC, n (%) | ||
| Stade 1 de l’infection à VIH | 391 (75 %) | 407 (78 %) |
| Stade 2 de l’infection à VIH | 129 (25 %) | 113 (22 %) |
| Stade 3 de l’infection à VIH | 2 (< 1 %) | 3 (< 1 %) |
| Classe thérapeutique du troisième agent utilisé au départ, n (%) | ||
| INNTI | 368 (70) | 382 (73) |
| ITBI | 334 (64) | 341 (65) |
| IP | 115 (22) | 111 (21) |
| Hépatite B | ||
| n | 522 | 522 |
| Résultat négatif | 520 (> 99) | 521 (> 99) |
| Résultat positif | 2 (< 1) | 1 (< 1) |
| Hépatite C | ||
| n | 522 | 522 |
| Résultat négatif | 517 (> 99) | 516 (99) |
| Résultat positif | 5 (< 1) | 6 (1) |
| Hépatite B et hépatite C | ||
| n | 522 | 522 |
| Hépatite B seulement | 2 (< 1) | 1 (< 1) |
| Hépatite C seulement | 5 (< 1) | 6 (1) |
Administration tous les 2 mois (N = 522) | Administration 1 fois par mois (N = 523) | |
| Hépatite B et hépatite C | 0 | 0 |
| Ni l’une ni l’autre | 515 (99) | 515 (99) |
Remarque : Les sujets présentant des marqueurs sérologiques de l’hépatite B au départ chez qui il a été déterminé par la suite que l’infection n’était pas active ont été autorisés à participer à l’étude. Remarque : Un résultat positif à l’égard de l’hépatite C s’entend d’un résultat positif au test de dépistage des anticorps anti-VHC et de l’ARN du VHC.
Résultats de l’étude ATLAS-2M
Au cours de l’étude ATLAS-2M, l’association cabotégravir et rilpivirine administrée tous les deux mois s’est révélée non inférieure à l’association cabotégravir et rilpivirine administrée une fois par mois quant à la proportion de sujets présentant un taux d’ARN du VIH-1 ≥ 50 copies/mL (1,7 % et 1,0 %, respectivement) à la 48e semaine. La différence entre les traitements (cabotégravir et rilpivirine administrés tous les deux mois et cabotégravir et rilpivirine administrés une fois par mois) corrigée (0,8; IC à 95 % : de -0,6 à 2,2) a satisfait le critère de non-infériorité (borne supérieure de l’IC à 95 % en dessous de 4 %). En outre, l’association cabotégravir et rilpivirine administrée tous les deux mois s’est révélée non inférieure à l’association cabotégravir et rilpivirine administrée une fois par mois quant à la proportion de sujets présentant un taux d’ARN du VIH-1 < 50 copies/mL (94 % et 93 %, respectivement) à la 48e semaine. La différence entre les traitements (cabotégravir et rilpivirine administrés tous les deux mois et cabotégravir et rilpivirine administrés une fois par mois) corrigée (0,8; IC à 95 % : de -2,1 à 3,7) a satisfait le critère de non-infériorité (borne inférieure de l’IC à 95 % au-dessus de -10 %) [voir Tableau 31].
La non-infériorité de l’association cabotégravir et rilpivirine observée dans le cadre de l’étude ATLAS-2M est aussi étayée par les résultats relatifs à l’exposition antérieure à ce traitement (c.-à-d. aucune exposition, de 1 à 24 semaines et > 24 semaines), qui n’a pas eu d’effet sur les taux de réponse globaux.
Au cours de l’étude ATLAS-2M, les différences observées entre les deux groupes de traitement quant aux caractéristiques initiales des sujets (nombre de lymphocytes CD4+, âge, race et IMC) étaient comparables. Chez les femmes qui avaient déjà été exposées à l’association cabotégravir et rilpivirine pendant au moins 1 semaine et en ce qui concerne la classe thérapeutique du troisième agent utilisé au départ, une différence statistiquement significative a été observée entre les groupes de traitement.
Au cours de l’étude ATLAS-2M, les différences observées entre les traitements quant à l’atteinte du paramètre principal selon les caractéristiques initiales des patients (nombre de lymphocytes CD4+, sexe, race, IMC, âge et antécédents d’exposition à l’association cabotégravir et rilpivirine) n’étaient pas importantes sur le plan clinique.
Tableau 31 – Résultats virologiques obtenus à la 48e semaine du traitement attribué lors de la répartition aléatoire par les sujets de l’étude ATLAS-2M (algorithme Snapshot)
| Administration tous les 2 mois | Administration 1 fois par mois | |
| N = 522 (%) | N = 523 (%) | |
| Taux d’ARN du VIH-1 ≥ 50 copies/mL† | 9 (1,7) | 5 (1,0) |
| Différence entre les traitements, % (IC à 95 %)* | 0,8 (de -0,6 à 2,2) | |
| Taux d’ARN du VIH-1 < 50 copies/mL | 492 (94,3) | 489 (93,5) |
| Différence entre les traitements, % (IC à 95 %)* | 0,8 (de -2,1 à 3,7) | |
| Absence de données virologiques pour la fenêtre temporelle de la 48e semaine | 21 (4,0) | 29 (5,5) |
| Motifs : | ||
| Abandon de l’étude pour cause d’effet indésirable ou de décès | 9 (1,7) | 13 (2,5) |
| Abandon de l’étude pour d’autres motifsa | 12 (2,3) | 16 (3,1) |
| Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 0 | 0 |
* Corrigée en fonction des facteurs de stratification initiaux.
† Comprend les sujets qui ont arrêté le traitement en raison d’un manque d’efficacité ou qui ont cessé le traitement alors qu’ils ne présentaient pas de suppression virologique.
N : nombre de sujets dans chaque groupe de traitement; IC : intervalle de confiance; TAC : traitement antirétroviral alors en cours
Tableau 32 – Proportion de sujets de l’étude ATLAS-2M qui présentaient un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 48e semaine selon les principales caractéristiques initiales (algorithme Snapshot)
Nombre de sujets présentant un taux d’ARN du VIH-1 ≥ 50 copies/mL / Nombre total de sujets évalués (%) | |||
| Administration tous les 2 mois | Administration 1 fois par mois | ||
| Nbre de lymphocytes CD4+ au départ (cellules/mm3) | < 350 | 1/ 35 (2,9) | 1/ 27 (3,7) |
| 350 à < 500 | 1/ 96 (1,0) | 0/ 89 | |
| ≥ 500 | 7/391 (1,8) | 4/407 (1,0) | |
| Sexe | Hommes | 4/385 (1,0) | 5/380 (1,3) |
| Femmes | 5/137 (3,5) | 0/143 | |
| Race | Blancs | 5/370 (1,4) | 5/393 (1,3) |
| Autres que Blancs | 4/152 (2,6) | 0/130 | |
| Noirs/Afro-Américains | 4/101 (4,0) | 0/ 90 | |
IMC : indice de masse corporelle.
Au cours de l’étude ATLAS-2M, l’association cabotégravir et rilpivirine administrée tous les deux mois est demeurée non inférieure à l’association cabotégravir et rilpivirine administrée une fois par mois jusqu’à la 96e semaine. Les résultats d’efficacité à la 96e semaine concordent avec ceux de la 48e semaine quant au paramètre d’évaluation principal. La proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 ≥ 50 copies/mL à la 96e semaine représentait 2,1 % (11 sujets) de ceux qui avaient reçu l’association cabotégravir et rilpivirine tous les deux mois (n = 522) et 1,1 % (6 sujets) de ceux qui avaient reçu l’association cabotégravir et rilpivirine une fois par mois (n = 523) [la différence ajustée entre le traitement par l’association cabotégravir et rilpivirine administré tous les deux mois et celui administré une fois par mois étant de 1,0 (IC à 95 % : de -0,6 à 2,5)] [population en ITT-E]. La proportion de sujets présentant un taux plasmatique d’ARN du VIH-1 < 50 copies/mL à la 96e semaine représentait 91,0 % (475 sujets) de ceux qui avaient reçu l’association cabotégravir et rilpivirine tous les deux mois et 90,2 % (472 sujets) de ceux qui avaient reçu l’association cabotégravir et rilpivirine une fois par mois (la différence ajustée entre le traitement par l’association cabotégravir et rilpivirine administré tous les deux mois et celui administré une fois par mois étant de 0,8 [IC à 95 % : de -2,8 à 4,3]) [population en ITT-E].
Analyse a posteriori
Des analyses multivariées des données groupées des études de phase 3 (ATLAS, FLAIR et ATLAS-2M), qui ont été obtenues auprès de 1039 adultes infectés par le VIH n’ayant jamais reçu d’injection de cabotégravir et de rilpivirine à longue durée d’action, ont permis d’examiner l’influence sur l’échec virologique confirmé (EVC) des caractéristiques virales et démographiques initiales des patients, des schémas posologiques et des concentrations de médicaments dans le plasma après le début de l’étude, à l’aide d’une modélisation par régression comprenant une procédure de sélection des variables. À la semaine 48 de ces études, 1,25 % (13/1039) des participants avaient présenté un EVC pendant le traitement par cabotégravir et rilpivirine.
Quatre covariables ont été associées de manière significative (p < 0,05 pour chaque rapport de cotes ajusté) à un risque accru d’EVC : présence de mutations de résistance à la rilpivirine au départ confirmée par génotypage sur ADN proviral, VIH-1 de sous-type A6/A1 (associé au polymorphisme L74I de l’intégrase), concentration minimale de la rilpivirine 4 semaines après l’injection initiale, et IMC
| Autres que Noirs/ Afro-Américains | 5/421 (1,2) | 5/421 (1,2) | |
| IMC | < 30 kg/m2 | 3/409 (0,7) | 3/425 (0,7) |
| ≥ 30 kg/m2 | 6/113 (5,3) | 2/98 (2,0) | |
| Âge (ans) | < 35 | 4/137 (2,9) | 1/145 (0,7) |
| 35 à < 50 | 3/242 (1,2) | 2/239 (0,8) | |
| > 50 | 2/143 (1,4) | 2/139 (1,4) | |
Antécédents d’exposition à l’association cabotégravir et rilpivirine | Aucune exposition | 5/327 (1,5) | 5/327 (1,5) |
| ≥ 1 à 24 semaines | 3/69 (4,3) | 0/68 | |
| > 24 semaines | 1/126 (0,8) | 0/128 |
≥ 30 kg/m2 (associé à la pharmacocinétique du cabotégravir). D’autres variables, notamment le schéma d’administration toutes les 4 semaines ou toutes les 8 semaines, le sexe féminin et d’autres sous-types viraux (autres que A6/A1), n’ont pas été associées de manière significative à un EVC. Aucune caractéristique initialement présente de manière isolée n’a permis de prédire l’échec virologique. Cependant, la présence d’au moins deux des caractéristiques suivantes au départ a été associée à un risque accru d’EVC : mutations de résistance à la rilpivirine, VIH-1 de sous-type A6/A1 et IMC ≥ 30 kg/m2.
Tableau 33 – Résultats observés à la semaine 48 selon la présence de certaines caractéristiques au départ (mutations de résistance à la rilpivirine, sous-type viral A6/A11 et IMC ≥ 30 kg/m2)
| Nbre de caractéristiques présentes au départ | Succès virologique (%)2 | Échec virologique confirmé (%)3 |
| 0 | 694/732 (94,8) | 3/732 (0,41) |
| 1 | 261/272 (96,0) | 1/272 (0,37)4 |
| ≥ 2 | 25/35 (71,4) | 9/35 (25,7)5 |
| TOTAL (intervalle de confiance à 95 %) | 980/1039 (94,3) (92,74 %, 95,65 %) | 13/1039 (1,25) (0,67 %, 2,13 %) |
1 VIH-1 de sous-type A1 ou A6 selon la classification fondée sur les séquences du VIH figurant dans la base de données de la Bibliothèque nationale de Los Alamos (données de juin 2020)
2 Taux d’ARN viral < 50 copies/mL selon l’algorithme Snapshot de la FDA
3 Défini comme deux mesures consécutives d’un taux d’ARN du VIH > 200 copies/mL
4 Valeur prédictive positive (VPP) < 1 %; valeur prédictive négative (VPN) de 98 %; sensibilité de 8 %; spécificité de 74 % 5 VPP de 26 %; VPN de 99,6 %; sensibilité de 69 %; spécificité de 97,5 %
Enfants de 12 ans et plus et pesant au moins 35 kg : étude MOCHA
L’innocuité, la tolérabilité et la pharmacocinétique du cabotégravir à prise orale et injectable et de la rilpivirine à prise orale et injectable ont été évaluées dans le cadre d’une étude de phase 1/2, non comparative, multicentrique et ouverte en cours, l’étude MOCHA (IMPAACT 2017) (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents et 10.3 Pharmacocinétique).
Cohorte 1
Dans le cadre de l’étude MOCHA, 55 adolescents âgés de 12 à moins de 18 ans et pesant au moins 35 kg, infectés par le VIH-1 et présentant une suppression virologique, ont été inclus dans l’un des quatre sous-groupes (1C : cabotégravir chaque mois, 1C : cabotégravir tous les 2 mois, 1R : rilpivirine chaque mois ou 1R : rilpivirine tous les 2 mois). Dans la cohorte 1C, les participants (n = 30) ont reçu un comprimé de cabotégravir de 30 mg par jour pendant au moins 4 semaines, suivi de trois injections mensuelles de cabotégravir (1er mois : injection de 600 mg, 2e et 3e mois : injection de 400 mg), ou une injection de cabotégravir tous les deux mois pendant 2 mois (1er et 2e mois : injection de 600 mg), tout en poursuivant leur traitement de fond antirétroviral. Dans la cohorte 1R, les participants (n = 25) ont reçu un comprimé de rilpivirine de 25 mg par jour pendant au moins 4 semaines, suivi de trois injections mensuelles de rilpivirine (1er mois : injection de 900 mg, 2e et 3e mois : injection de 600 mg) ou d’une injection de rilpivirine tous les deux mois pendant 2 mois (1er et 2e mois : injection de 900 mg), tout en poursuivant leur traitement de fond antirétroviral.
Dans la cohorte 1 (n = 55), l’âge médian des participants au début de l’étude était de 15,0 ans, leur poids médian était de 50,0 kg (min.-max. : 37,4-98,5); 47 % étaient des filles; 93 % étaient de race autre que blanche; aucun participant ne présentait une numération des CD4+ < 350 cellules par mm3. Au début de l’étude, la numération médiane des CD4+ était de 725 cellules par mm3 (min.-max. : 397-1 808).
Les objectifs principaux à la semaine 16 (qui consistaient à confirmer l’utilisation de la dose destinée aux adultes en évaluant l’innocuité et la pharmacocinétique du cabotégravir à prise orale et injectable et de la rilpivirine injectable chez des adolescents infectés par le VIH-1 et présentant une suppression virologique) ont été atteints, ce qui a permis aux participants d’intégrer la cohorte 2 (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents et 10.3 Pharmacocinétique).
Cohorte 2
La cohorte 2 a inclus des participants admissibles ayant terminé leur participation à la cohorte 1 ainsi que des participants admissibles nouvellement inclus dans l’étude. Les participants de la cohorte 2 (n = 144) ont arrêté leur traitement de fond antirétroviral et ont reçu un comprimé de 30 mg de cabotégravir plus un comprimé de 25 mg de rilpivirine par jour pendant au moins 4 semaines, puis une injection de cabotégravir tous les 2 mois (1er et 2e mois : injection de 600 mg, puis injection de 600 mg tous les 2 mois) et une injection de rilpivirine tous les 2 mois (1er et 2e mois : injection de 900 mg, puis injection de 900 mg tous les deux mois).
À l’entrée dans la cohorte 2, l’âge médian des participants était de 15,0 ans; leur poids médian était de 48,5 kg (min.-max. : 35,2-100,9); 51 % étaient des filles; 99 % étaient de race autre que blanche; 4 participants présentaient une numération des CD4+ inférieure à 350 cellules par mm3. À l’entrée dans la cohorte 2, la numération médiane des CD4+ était de 739,5 cellules par mm3 (min.-max. : 81-1 925).
L’objectif principal à la semaine 24 (qui consistait à confirmer l’innocuité du cabotégravir injectable associé à la rilpivirine injectable chez des adolescents infectés par le VIH-1 et présentant une suppression virologique) a été atteint (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents). L’activité antivirale a été évaluée en tant qu’objectif secondaire : 139 des 141 participants (98,6 %) pour lesquels des données étaient disponibles présentaient toujours une suppression virologique (taux d’ARN du VIH-1 < 50 copies/ml) à la semaine 24.
15 Microbiologie
Activité antivirale en culture cellulaire
Le cabotégravir a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage; la concentration moyenne de cet agent nécessaire pour réduire la réplication virale de 50 % (CE50) était de 0,22 nM dans les cellules mononucléaires du sang périphérique (CMSP), de 0,74 nM dans les cellules HEK 293 et de 0,57 nM dans les cellules MT-4. Dans les cultures cellulaires, le cabotégravir a également exercé une activité antivirale contre 24 isolats cliniques du VIH-1 (3 isolats de chacun des variants du groupe M [variants A, B, C, D, E, F et G] et 3 isolats du groupe O); ses CE50 variaient de 0,02 à 1,06 nM dans le cas du VIH-1. Les CE50 du cabotégravir contre 3 isolats cliniques du VIH-2 variaient entre 0,10 et 0,14 nM. On ne dispose d’aucune donnée clinique chez les patients porteurs du VIH-2.
La rilpivirine a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage dans une lignée de lymphocytes T en présence d’une infection aiguë, la CE50 médiane pour le VIH-1/IIIB étant de 0,73 nM (0,27 ng/mL). La rilpivirine a également exercé une activité antivirale contre un large éventail d’isolats primaires du groupe M du VIH-1 (variants A, B, C, D, F, G et H) avec des valeurs de CE50 médianes allant de 0,07 à 1,01 nM et d’isolats primaires du groupe O avec des valeurs de CE50 allant de 2,88 à 8,45 nM.
Activité antivirale en association avec d’autres agents antiviraux
Ni le cabotégravir ni la rilpivirine n’ont exercé d’activité antagoniste contre les agents anti-VIH évalués ou l’un contre l’autre lorsqu’ils ont été évalués ensemble (les évaluations in vitro ont porté sur des associations avec la rilpivirine, la lamivudine, le ténofovir et l’emtricitabine).
Effet du sérum humain et des protéines sériques
D’après les résultats d’études in vitro, la CE50 du cabotégravir varierait par un facteur de 408 en présence de sérum humain pur (résultat fondé sur l’extrapolation) et la CE50 corrigée pour les protéines sériques (CE50-CP) a été évaluée à 102 nM dans les cellules MT-4. La rilpivirine est fortement liée (dans une proportion d’environ 99,7 %) aux protéines plasmatiques in vitro, principalement à l’albumine.
Résistance in vitro
Isolement à partir de VIH-1 de type sauvage et activité contre des souches résistantes : Des virus résistants au cabotégravir ont été sélectionnés après des passages successifs d’une souche IIIB du VIH-1 dans des cultures de cellules de la lignée MT-2 en présence de cabotégravir. Les substitutions d’acides aminés au sein du domaine intégrase observées qui ont diminué la sensibilité au cabotégravir incluaient : Q146L (facteur de variation : de 1,3 à 4,6), S153Y (facteur de variation : de 2,8 à 8,4) et I162M (facteur de variation : 2,8). La substitution T124A au sein du domaine intégrase a aussi été observée seule (facteur de variation : de 1,1 à 7,4 pour la sensibilité au cabotégravir) et avec la substitution S153Y (facteur de variation : de 3,6 à 6,6 pour la sensibilité au cabotégravir) ou I162M (facteur de variation : 2,8 pour la sensibilité au cabotégravir). Les passages successifs en culture cellulaire de virus présentant les substitutions au sein du domaine intégrase Q148H, Q148K ou Q148R ont entraîné la sélection d’autres substitutions (C56S, V72I, L74M, V75A, T122N, E138K, G140S, G149A et M154I), les virus présentant ces substitutions étant moins sensibles au cabotégravir selon un facteur de variation allant de 2,0 à 410. Les réductions de la sensibilité les plus importantes étaient associées aux combinaisons de substitutions E138K+Q148K (facteur de variation : de 53 à 260) et V72I+E138K+Q148K (facteur de variation : 410).
Les souches résistant à la rilpivirine ont été sélectionnées dans des cultures cellulaires provenant d’abord de souches de VIH-1 de type sauvage d’origines et de sous-types différents ainsi que de souches de VIH-1 résistant aux INNTI. Les substitutions d’acides aminés qui ont souvent été observées et qui ont diminué la sensibilité phénotypique des souches concernées à la rilpivirine étaient les suivantes : L100I; K101E; V106I et V106A; V108I; E138K, E138G, E138Q et E138R; V179F et V179I; Y181C et Y181I; V189I; G190E; H221Y; F227C; et M230I et M230L.
Résistance in vivo
Dans l’étude LATTE (administration par voie orale), 3 échecs virologiques confirmés (EVC) associés à une résistance étaient survenus à la semaine 96. Trois autres EVC associés à une résistance étaient survenus à la semaine 264. Les substitutions associées à la résistance au cabotégravir oral à la semaine 264 étaient les suivantes : Q148R (3), E138Q (1), G140A (1) et G140S (1). Les substitutions associées à la résistance à la rilpivirine étaient les suivantes : E138A (1), K101E (1), K101K/E (1) et E138E/K (1). Tous sujets ayant présenté un EVC étaient porteurs d’un virus du sous-type B.
Dans l’étude LATTE-2 (injection à longue durée d’action), un seul cas d’EVC associé à une résistance était survenu à la semaine 48. La résistance au cabotégravir était associée à la substitution Q148R, tandis que la résistance aux INNTI était associée aux substitutions K103N, E138G et K238T. Le sujet ayant présenté cet EVC était porteur d’un virus du sous-type AG. Aucun EVC n’est survenu après la semaine 48.
Dans l’étude FLAIR, de la 48e à la 96e semaine, aucun nouvel EVC n’est survenu dans le groupe recevant l’association cabotégravir et rilpivirine, et 1 nouvel EVC est survenu dans le groupe ayant poursuivi le TAC.
Dans la phase de prolongation de l’étude FLAIR, 1 EVC est survenu à la 108e semaine chez les sujets du groupe qui, après répartition aléatoire, avaient reçu l’association cabotégravir et rilpivirine. Le sujet ayant subi cet EVC présentait les substitutions V106V/A, V108V/I, E138G et M230L associées à la résistance aux INNTI selon un facteur de variation de 27 à l’égard de la rilpivirine, les substitutions N155H et R263K associées à la résistance aux ITBI selon un facteur de variation de 9 à l’égard du cabotégravir et de 3,8 à l’égard du dolutégravir. Dans le groupe passé directement du TAC aux injections de cabotégravir et rilpivirine à la 100e semaine, 1 EVC est survenu à la 112e semaine, et aucune substitution associée à la résistance aux ITBI n’a été décelée.
Dans l’étude FLAIR, le génotypage initial a été réalisé au moyen d’ARN du VIH-1; des mutations sont apparues pendant le traitement. Dans l’étude ATLAS, le génotypage initial a été réalisé au moyen d’ADN de CMSP; des mutations sont aussi apparues pendant le traitement. Le nombre de patients ayant subi un EVC était faible selon les données groupées des études FLAIR et ATLAS. D’après l’analyse de ces données groupées, il y a eu 7 EVC chez les patients ayant reçu l’association cabotégravir et rilpivirine (7/591; 1,2 %) et 7 EVC chez les patients qui ont poursuivi le TAC (7/591; 1,2 %). Les substitutions associées à une résistance au cabotégravir injectable à longue durée d’action qui ont été décelées à partir des données groupées des études ATLAS et FLAIR étaient les suivantes : G140R (n = 1), Q148R (n = 2) et N155H (n = 1). Les substitutions associées à une résistance à la rilpivirine étaient les suivantes : K101E (1), E138E/A/K/T (1), E138K (2), E138A (1), E138E/K (1) et E138K (1). Les patients ayant présenté un EVC étaient porteurs d’un virus du sous-type A, A1 ou AG.
Dans l’étude ATLAS-2M, les EVC étaient peu nombreux; à la 96e semaine de l’étude, 11 sujets avaient subi un EVC : 9 sujets (1,7 %) du groupe recevant le traitement tous les deux mois et 2 sujets (0,4 %) du groupe recevant le traitement mensuel. Dix de ces EVC sont survenus au cours des 48 premières semaines. Un sujet supplémentaire dans le groupe recevant le traitement tous les deux mois a subi un EVC entre la 48e et la 96e semaine. Parmi les 11 sujets ayant subi un EVC (9 sujets traités toutes les 8 semaines et 2 sujets traités toutes les 4 semaines), 5 étaient porteurs d’un VIH-1 de sous-type B, 3 étaient porteurs d’un VIH-1 de sous-type A1 ou A, 2 étaient porteurs d’un VIH-1 de sous-type C et 1 était porteur d’un VIH-1 de sous-types complexes au début de l’étude.
En plus des 8 sujets du groupe recevant le traitement tous les deux mois mentionnés ci-dessus qui ont subi un EVC et ont été décrits dans l’analyse effectuée à la 48e semaine, 1 sujet a subi un EVC à la 88e semaine. Ce sujet présentait au départ deux mutations importantes associées à une résistance aux INNTI, soit la substitution K103N et la mutation Y181C associée à une résistance à la rilpivirine. La substitution L74L/I associée à une résistance aux ITBI a également été observée au départ. Au moment soupçonné de l’échec virologique, le virus ayant infecté ce sujet présentait toujours les mutations associées à une résistance aux INNTI observées au départ, mais ne présentait plus la substitution L74L/I associée à une résistance aux ITBI et n’affichait aucune mutation supplémentaire associée à une résistance aux ITBI. Une analyse phénotypique a révélé que le virus était moins sensible à la rilpivirine (facteur de variation : 5,17), mais qu’il était sensible au cabotégravir (facteur de variation : 1,25).
Dans le groupe traité tous les deux mois, 5 sujets présentaient au départ les mutations associées à une résistance à la rilpivirine suivantes : Y181Y/C + H221H/Y, Y188Y/F/H/L, Y188L, E138A ou E138E/A, et 1 sujet présentait la mutation associée à une résistance au cabotégravir G140G/R (en plus de la mutation associée à une résistance à la rilpivirine Y188Y/F/H/L déjà citée). Au moment soupçonné de l’échec virologique dans le groupe recevant le traitement tous les deux mois, 7 sujets présentaient d’importantes substitutions associées à une résistance aux INNTI; d’autres mutations étaient aussi apparues chez 3 de ces sujets entre le début de l’étude et le moment soupçonné de l’échec virologique (2 cas de mutation K101E et 1 cas de mutation E138E/K). Les facteurs de variation à l’égard de la rilpivirine chez ces 7 sujets allaient de 2,4 à 15. Cinq des 7 sujets affichant des substitutions associées à une résistance aux INNTI présentaient aussi d’importantes substitutions dirigées contre les ITBI, soit les substitutions N155H (2), Q148R ou Q148Q/R+N155N/H (2). Les facteurs de variation chez les sujets traités tous les deux mois allaient de 0,6 à 9,1 avec le cabotégravir, de 0,8 à 2,2 avec le dolutégravir et de 0,8 à 1,7 avec le bictégravir. Les analyses visant à déterminer le génotype et le phénotype de l’intégrase avaient échoué chez l’un des sujets, et le phénotype de la résistance au cabotégravir d’un autre sujet n’était pas disponible. Le polymorphisme L74I dirigé contre les ITBI a été observé chez 4 des 7 sujets. Trois sujets présentaient des substitutions associées à une résistance aux INTI au départ.
Dans le groupe traité une fois par mois, aucun des deux sujets ne présentait de substitutions associées à une résistance à la rilpivirine ou aux ITBI au départ. Un sujet présentait les polymorphismes G190Q + V189I dirigés contre les INNTI. Ces sujets présentaient aussi les substitutions M41L+D67N+L210W ou D67N associées à une résistance aux INTI. Au moment soupçonné de l’échec virologique, un sujet présentait des mutations associées à une résistance à la rilpivirine (K101E + M230L) et l’autre, un nouveau polymorphisme associé à la résistance aux INNTI (V179V/I). Les facteurs de variation à l’égard de la rilpivirine étaient de 17 et de > 119,2. Les deux sujets présentaient des mutations associées à la résistance aux ITBI, soit N155N/H ou Q148R + E138E/K; les facteurs de variation étaient respectivement de 1,8 et 4,6 avec le cabotégravir, de 1,0 et 1,4 avec le dolutégravir et de 1,1 et 1,5 avec le bictégravir. Les deux sujets présentaient aussi des substitutions associées à une résistance aux INTI au départ.
Association entre la présence du virus du sous-type A1 avec substitution L74I dans le domaine intégrase en début de traitement et l’échec virologique de l’association cabotégravir et rilpivirine
Cinq des 7 patients ayant présenté un échec virologique avec l’association cabotégravir et rilpivirine au cours des études FLAIR et ATLAS étaient porteurs d’un VIH-1 de sous-type A1 présentant une substitution L74I au sein du domaine intégrase (L74I IN) au début du traitement et au moment des échecs. Les patients porteurs d’un virus du sous-type A1 ne présentant pas la substitution L74I IN au départ n’ont pas subi d’échec virologique (voir les résultats de l’étude FLAIR au Tableau 34). En outre, aucune résistance phénotypique au cabotégravir conférée par la présence d’une substitution L74I IN initiale n’a été détectée.
Les deux autres patients qui ont subi un échec virologique étaient porteurs d’un virus du sous-type AG ne présentant pas de substitution L74I IN. Six des échecs virologiques survenus chez des patients porteurs d’un virus du sous-type A1 ou AG provenaient de Russie, où la prévalence des sous-types A, A1 et AG est élevée. Les sous-types A, A1 et AG sont peu courants au Canada.
La présence de la substitution L74I IN dans d’autres sous-types de virus, comme le sous-type B fréquemment observé au Canada, n’a pas été associée à des échecs virologiques (voir Tableau 34). Contrairement aux échecs virologiques survenus dans les études de phase 3 FLAIR et ATLAS, qui concernaient des virus de sous-type A, A1 ou AG, les échecs virologiques de l’association cabotégravir et rilpivirine survenus au cours de l’étude clinique de phase 3 ATLAS-2M concernaient les sous-types de virus A1, A, B, C et complexe.
Tableau 34 – Taux d’échec virologique dans l’étude FLAIR : analyse des paramètres initiaux (sous-types A1 et B et présence de la substitution L74I IN)
| Caractéristiques | Cabotégravir et rilpivirinea | Traitement antirétroviral alors en coursb |
Sous-type A1 Avec L74I IN Sans L74I IN | 3/8 (38 %) 3/5 (60 %) 0/3 | 1/4 (25 %) 1/3 (33 %) 0/1 |
Sous-type B Avec L74I IN Sans L74I IN Données manquantes | 0/174 0/12 0/153 0/9 | 2/174 (1 %) 0/11 2/150 (1 %) 0/13 |
Russie Avec L74I IN Sans L74I IN Données manquantes | 4/54 (7 %) 3/35 (9 %) 1/12 (8 %) 0/7 | 1/39 (3 %) 1/29 (3 %) 0/7 0/3 |
a Quatre échecs virologiques sont survenus dans le groupe cabotégravir, dont un chez un sujet porteur d’un virus du sous-type AG.
b Trois échecs virologiques sont survenus dans le groupe « traitement antirétroviral alors en cours », dont deux chez des sujets porteurs d’un virus du sous-type B.
Résistance croisée
Cabotégravir : Des cas de résistance croisée entre ITBI ont été observés. Le cabotégravir était moins efficace (facteur de variation supérieur à 5) contre la souche NL432 du VIH-1 recombinant présentant les substitutions d’acides aminés au sein du domaine intégrase suivantes : G118R, Q148K, Q148R, T66K+L74M, E92Q+N155H, E138A+Q148R, E138K+Q148K/R, G140C+Q148R, G140S+Q148H/K/R, Y143H+N155H et Q148R+N155H (facteur de variation : de 5,1 à 81). Les substitutions E138K+Q148K et Q148R+N155H sont celles qui ont le plus réduit la sensibilité des virus, selon des facteurs de variation respectifs de 81 et de 61. Le cabotégravir était actif contre les virus porteurs des substitutions dirigées contre les INNTI suivantes : K103N ou Y188L, ou des substitutions dirigées contre les INTI suivantes : M184V, D67N/K70R/T215Y ou V75I/F77L/F116Y/Q151M.
Rilpivirine : Des cas de résistance croisée des virus porteurs de mutations dirigées contre les INNTI ont été observés. Les substitutions simples K101P, Y181I et Y181V (qui sont des mutations dirigées contre les INNTI) ont entraîné des variations de la sensibilité à la rilpivirine par des facteurs de 52, de 15, et de 12, respectivement. La substitution K103N n’a pas entraîné à elle seule une sensibilité réduite à la rilpivirine. L’association de 2 substitutions conférant au virus une résistance aux INNTI a entraîné une variation de la sensibilité à la rilpivirine par un facteur de 3,7 à 554 dans 38 % des cas, et l’association de 3 substitutions de ce type a entraîné une variation de la sensibilité à la rilpivirine par ce même facteur dans 66 % des cas. Compte tenu de l’ensemble des données cliniques disponibles et des données disponibles sur les cultures cellulaires, n’importe laquelle des substitutions d’acides aminés préexistantes suivantes est susceptible de réduire l’activité antivirale de la rilpivirine : K101E et K101P; E138A, E138G, E138K, E138R et E138Q; V179L; Y181C, Y181I et Y181V; Y188L; H221Y; F227C; M230I et M230L; et association des substitutions L100I et K103N.
16 Toxicologie non clinique
Toxicologie générale
L’effet d’un traitement quotidien prolongé par des doses élevées de cabotégravir a été évalué dans le cadre d’études de toxicité comportant l’administration par voie orale de doses répétées à des rats (26 semaines) et à des singes (39 semaines). Aucun effet indésirable lié au médicament à l’étude n’a été observé chez des rats ou des singes ayant reçu du cabotégravir par voie orale à des doses ayant produit des taux d’exposition > 20 fois ou de 4 à 6 fois ceux observés chez l’humain avec la DMRH, respectivement.
Lors de l’étude de toxicité de 14 jours menée chez le singe, la dose de 1000 mg/kg/jour n’a pas été tolérée et elle a entraîné une morbidité associée à des effets gastro-intestinaux (GI) [perte de poids corporel, vomissements, selles molles/liquides et déshydratation modérée ou sévère].
Le taux d’exposition au cabotégravir observé à la fin de l’étude de toxicité de 28 jours chez les singes ayant reçu la dose de 500 mg/kg/jour, une dose n’ayant causé aucun effet indésirable, était comparable à celui qui a été atteint lors de l’étude de 14 jours chez les singes ayant reçu la dose de 1000 mg/kg/jour. Cette observation indique que l’intolérance GI observée dans le cadre de l’étude de 14 jours était attribuable à l’administration locale du médicament et non pas à des effets toxiques généraux.
Dans une étude de 3 mois menée chez le rat, lorsque le cabotégravir a été administré par des injections sous-cutanées (s.-c.) mensuelles (dose allant jusqu’à 100 mg/kg), par des injections i.m. mensuelles (dose allant jusqu’à 75 mg/kg) ou par des injections s.-c. hebdomadaires (dose allant jusqu’à 100 mg/kg), aucun effet indésirable ni aucun nouvel effet toxique sur les organes cibles n’a été noté (à des doses associées à des taux d’exposition > 30 fois ceux observés chez l’humain avec la DMRH, soit 400 mg par voie i.m.). Des effets locaux ont été observés au point d’injection et ces effets comprenaient des augmentations proportionnelles à la dose de la rougeur et de l’enflure à toutes les doses, accompagnées de réactions inflammatoires (érythème et œdème de grade très léger à sévère) chez les animaux qui ont reçu des injections i.m. mensuelles, à toutes les doses chez les femelles qui ont reçu des injections s.-c. mensuelles (≥ 5 mg/kg/mois) et chez les mâles qui ont reçu une dose ≥ 30 mg/kg/mois. Les effets microscopiques liés au traitement observés comprenaient une inflammation granulomateuse et l’infiltration de cellules inflammatoires mixtes aux points d’injection, accompagnées de manifestations macroscopiques correspondantes (zones pâles, nodules et masses).
Des études de toxicologie chez les animaux ont été menées sur la rilpivirine chez des souris, des rats, des lapins, des chiens et des macaques de Buffon. Les organes et les systèmes cibles de la toxicité ont été le cortex surrénal et la biosynthèse des stéroïdes qui lui est associée (souris, rat, chien, macaque de Buffon), les organes reproducteurs (souris femelle, chien mâle et femelle), le foie (souris, rat, chien), la thyroïde et l’hypophyse (rat), le rein (souris, chien), le système hématopoïétique (souris, rat, chien) et le système de coagulation (rat).
Les études sur l’administration i.m. de la rilpivirine injectable à longue durée d’action ont été menées chez des cochons miniatures (étude de 9 mois sur l’administration d’injections i.m. répétées une fois par mois) et chez des chiens (2 injections i.m. à 2 semaines d’intervalle). Le changement de mode d’administration (rilpivirine administrée par voie i.m.) n’a entraîné aucun nouvel effet toxique sur les organes cibles comparativement au profil observé dans les études de toxicité sur la rilpivirine administrée par voie orale.
Cancérogénicité et génotoxicité
Des études d’une durée de deux ans visant à évaluer la carcinogénicité du cabotégravir ont été réalisées chez la souris et le rat. Chez la souris, aucune hausse de l’incidence de tumeurs liée au médicament n’a été observée à des expositions au cabotégravir (mesurées selon l’ASC) allant jusqu’à 8 fois (chez les mâles) et jusqu’à 7 fois (chez les femelles) la DMRH. Chez le rat, aucune hausse de l’incidence de tumeurs liée au médicament n’a été observée à des expositions au cabotégravir allant jusqu’à 26 fois la DMRH. Le cabotégravir ne s’est pas non plus révélé génotoxique lors du test de mutation bactérienne inverse, du test sur les cellules de lymphome de souris ou du test du micronoyau mené in vivo chez des rongeurs.
La rilpivirine ne s’est pas révélée carcinogène chez le rat. Chez les souris mâles et femelles, la rilpivirine a été associée à des néoplasmes hépatocellulaires. Il se peut que les néoplasmes hépatocellulaires observés chez la souris soient spécifiques à ce type de rongeurs. Lorsque la rilpivirine a été administrée à la plus faible dose évaluée dans le cadre des études sur la carcinogénicité, l’exposition générale à cet agent (selon l’ASC) a été ≥ 17 fois supérieure (souris) et ≥ 2 fois supérieure (rat) à celle observée chez les patients infectés par le VIH-1 ayant reçu la DMRH (25 mg, une fois par jour) ou à celle associée à l’injection i.m. d’une dose mensuelle de 600 mg ou d’une dose de 900 mg tous les deux mois de rilpivirine en suspension injectable à longue durée d’action. La rilpivirine ne s’est pas révélée génotoxique lors du test de mutation bactérienne inverse, du test sur les cellules de lymphome de souris ou du test du micronoyau mené in vivo chez des rongeurs.
17 Monographies de référence
- 1.
EDURANT (comprimés de rilpivirine à 25 mg), numéro de contrôle de la présentation : 223685,
Monographie de produit, Janssen Inc. (4 mars 2019)