


Monographie de produit - Apretude
1 Indications
APRETUDE est indiqué chez les adultes et les adolescents âgés de 12 ans et plus et pesant au moins 35 kg à risque pour la PPrE afin de réduire le risque de transmission sexuelle de l’infection par le virus de l’immunodéficience humaine 1 (VIH-1).
1.1 Pédiatrie
Pédiatrie (≥ 12 et < 18 ans) : L’utilisation d’APRETUDE chez les adolescents âgés de 12 ans et plus et pesant au moins 35 kg est appuyée par des données probantes provisoires sur l’innocuité et la pharmacocinétique tirées d’une étude de phase I/II, toujours en cours, ouverte et non comparative dans laquelle le cabotégravir à prise orale et injectable ou la rilpivirine à prise orale et injectable, chacun en tant qu’agent unique, a été administré en association avec d’autres agents antirétroviraux à des adolescents infectés par le VIH-1. Les données pharmacocinétiques issues de deux études d’innocuité de phase IIb, ouvertes, menées chez des adolescents âgés de 12 ans et plus et pesant au moins 35 kg recevant APRETUDE concordaient avec celles recueillies dans cette étude. En outre, l’innocuité et la pharmacocinétique du médicament correspondaient à celles observées dans le cadre des deux études de phase III qui ont été menées chez des adultes et dont les résultats ont montré le profil d’innocuité et d’efficacité d’APRETUDE (voir 8 Effets indésirables, 10 Pharmacologie clinique et 14 Études cliniques).
Pédiatrie (< 12 ans) : L’innocuité et l’efficacité d’APRETUDE chez les enfants âgés de moins de 12 ans ou pesant moins de 35 kg n’ont pas été établies.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucun ajustement posologique n’est nécessaire chez les personnes âgées. Les données disponibles sur l’utilisation d’APRETUDE chez les personnes âgées de 65 ans et plus sont limitées (voir 10.3 Pharmacocinétique).
2 Contre-indications
APRETUDE comprimés et APRETUDE injectable sont contre-indiqués chez les personnes :
- qui présentent une hypersensibilité au cabotégravir, à un ingrédient des préparations, y compris à un ingrédient non médicinal, ou à un composant des contenants. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- dont le statut sérologique pour le VIH-1 est inconnu ou positif.
APRETUDE comprimés et APRETUDE injectable sont contre-indiqués en cas de prise d’inducteurs puissants de l’UGT1A1 ou de l’UGT1A9, qui comprennent les médicaments suivants (voir 9 Interactions médicamenteuses) :
- Anticonvulsivants : carbamazépine, oxcarbazépine, phénobarbital et phénytoïne
- Antimycobactériens : rifampine, rifapentine
APRETUDE (comprimés de cabotégravir et cabotégravir en suspension injectable à libération prolongée) Page 5 de
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
RISQUE DE RÉSISTANCE AUX MÉDICAMENTS LIÉE À L’ADMINISTRATION D’APRETUDE EN CAS
D’INFECTION PAR LE VIH-1 NON DIAGNOSTIQUÉE
Il faut faire passer un test de dépistage du VIH-1 aux personnes avant d’amorcer un traitement par APRETUDE. Un dépistage de l’infection par ce virus devrait également être effectué avec chaque administration subséquente d’APRETUDE. APRETUDE ne doit être prescrit qu’aux personnes dont la séronégativité pour le VIH-1 a été confirmée. Des souches du VIH-1 résistantes aux médicaments ont été identifiées à la suite de l’administration d’APRETUDE chez des personnes infectées par le VIH-1, mais n’ayant pas encore obtenu de diagnostic. Il ne faut pas amorcer de traitement par APRETUDE en présence de signes ou de symptômes d’infection aiguë par le VIH-1, à moins que la séronégativité ne soit confirmée. Les personnes qui contractent le VIH-1 pendant le traitement avec APRETUDE doivent passer à un traitement complet contre l’infection par le VIH-1 (voir 4 Posologie et administration, 7 Mises en garde et précautions et 15 Microbiologie).
4 Posologie et administration
4.1 Considérations posologiques
- La séronégativité des personnes pour le VIH-1 doit être attestée par les résultats d’un test de dépistage, conformément aux lignes directrices applicables, avant de débuter un traitement par APRETUDE.
- Pour prescrire APRETUDE, le professionnel de la santé doit avoir les connaissances voulues en matière de prise en charge de la PPrE au VIH.
- APRETUDE doit être administré par un professionnel de la santé, par injection intramusculaire dans le muscle fessier.
- Avant de commencer l’administration d’APRETUDE, le professionnel de la santé doit soigneusement sélectionner les personnes qui acceptent le schéma d’administration requis et conseiller les personnes sur l’importance de la présence aux visites d’administration prévues afin de contribuer à réduire le risque d’infection par le VIH-1 (voir 7 Mises en garde et précautions).
- Avant de commencer l’administration d’APRETUDE, le professionnel de la santé doit discuter avec la personne des pratiques sexuelles plus sûres à adopter afin de réduire le risque d’infection par le VIH-1. Cela peut inclure la réalisation d’un test de dépistage d’autres infections transmissibles sexuellement, le cas échéant.
- APRETUDE comprimés peut être utilisé comme traitement préliminaire par voie orale avant de mettre en route un traitement par APRETUDE injectable afin d’évaluer la tolérance de la personne à l’égard du cabotégravir (voir le tableau 1).
- Le professionnel de la santé et la personne peuvent également décider de procéder directement au traitement par injections par APRETUDE injectable (voir le tableau 2).
APRETUDE (comprimés de cabotégravir et cabotégravir en suspension injectable à libération prolongée) Page 6 de
- La surveillance clinique et par des analyses de laboratoire doit être envisagée et APRETUDE ne doit pas être administré si l’on soupçonne la présence d’une hépatotoxicité. En présence d’un cas confirmé d’hépatotoxicité, le traitement par APRETUDE doit être interrompu et la personne atteinte doit être prise en charge selon les indications cliniques.
4.2 Posologie recommandée et ajustement posologique
Adultes, adolescents pesant ≥ 35 kg
Lorsqu’un traitement préliminaire par voie orale est prescrit, le traitement par APRETUDE comprend trois phases distinctes :
- une phase de traitement préliminaire par voie orale (APRETUDE comprimés),
- une phase d’injections initiales d’APRETUDE injectable (3 mL), et
- une phase d’injections subséquentes d’APRETUDE injectable (3 mL tous les deux mois).
Le traitement par APRETUDE injectable peut également être instauré sans traitement préliminaire par voie orale. On ne dispose d’aucune donnée sur l’innocuité et l’efficacité d’APRETUDE lorsque ce médicament est administré sans traitement préliminaire par voie orale (voir 8 Effets indésirables et 14 Études cliniques). Cependant, dans les essais cliniques ayant porté sur le traitement du VIH-1, les données indiquent qu’une phase de traitement préliminaire par voie orale n’est pas nécessaire pour garantir une exposition plasmatique adéquate au cabotégravir au moment d’amorcer un traitement par APRETUDE injectable et que le profil d’innocuité et d’efficacité de CABENUVA (cabotégravir en suspension injectable à libération prolongée; rilpivirine en suspension injectable à libération prolongée) était comparable, que l’administration du produit ait été précédée ou non d’un traitement préliminaire par voie orale.
Consulter les schémas recommandés ci-dessous (voir le tableau 2).
Traitement préliminaire par voie orale
La dose recommandée pour APRETUDE comprimés est d’un comprimé de 30 mg administré par voie orale une fois par jour avec ou sans nourriture.
Il est recommandé d’administrer APRETUDE comprimés pendant environ un mois (au moins 28 jours) avant de commencer un traitement par APRETUDE injectable afin d’évaluer la tolérance de la personne à l’égard du cabotégravir (voir le schéma posologique recommandé pour l’administration par voie orale au tableau 1).
APRETUDE (comprimés de cabotégravir et cabotégravir en suspension injectable à libération prolongée) Page 7 de Administration des injections intramusculaires
Injections initiales
Si le traitement préliminaire par voie orale est utilisé, les injections initiales doivent être administrées le dernier jour du traitement ou dans les trois jours suivants (voir le tableau 1). La dose initiale recommandée pour APRETUDE injectable est d’une injection intramusculaire unique de 3 mL (600 mg). Une deuxième injection intramusculaire de 3 mL (600 mg) doit être administrée un mois plus tard. Les personnes peuvent recevoir la deuxième injection initiale de 3 mL (600 mg) jusqu’à 7 jours avant ou après la visite d’injection prévue (voir le tableau 1 ou le tableau 2, selon le cas).
Injections subséquentes
Après la deuxième injection initiale, la dose recommandée pour les injections subséquentes d’APRETUDE injectable est d’une injection intramusculaire unique de 3 mL (600 mg) administrée tous les 2 mois. Les personnes peuvent recevoir APRETUDE injectable jusqu’à 7 jours avant ou après la visite d’injection prévue (voir le tableau 1 ou le tableau 2, selon le cas).
Tableau 1 Schéma posologique recommandé lorsqu’un traitement préliminaire par voie orale est prescrit
| TRAITEMENT PRÉLIMINAIRE | INJECTIONS I.M. INITIALES | INJECTIONS I.M. SUBSÉQUENTES | ||||||
| PAR VOIE ORALE | ||||||||
| Mois précédant le début des | Mois 1b et mois 2c | À partir du 4e mois et tous les | ||||||
| injectionsa | 2 mois par la suitec | |||||||
APRETUDE comprimés 1 comprimé de cabotégravir à 30 mg, 1 f.p.j. | APRETUDE injectable 1 injection de 3 mL (600 mg) de cabotégravir | APRETUDE injectable 1 injection de 3 mL (600 mg) de cabotégravir | ||||||
f.p.j. : fois par jour, I.M. : intramusculaire
a Au moins 28 jours.
b Administration le dernier jour du traitement préliminaire par voie orale ou dans les trois jours suivants. c Les personnes peuvent recevoir APRETUDE injectable jusqu’à 7 jours avant ou après la visite d’injection prévue.
Tableau 2 Schéma posologique recommandé lorsque le traitement par APRETUDE injectable est commencé directement
| INJECTIONS I.M. INITIALES | INJECTIONS I.M. SUBSÉQUENTES | ||||||
| Mois 1 et mois 2a | À partir du 4e mois et tous les 2 mois | ||||||
| par la suitea | |||||||
APRETUDE injectable 1 injection de 3 mL (600 mg) de cabotégravir | APRETUDE injectable 1 injection de 3 mL (600 mg) de cabotégravir | ||||||
I.M. : intramusculaire
a Les personnes peuvent recevoir APRETUDE injectable jusqu’à 7 jours avant ou après la visite d’injection prévue.
Enfants (< 12 ans)
L’innocuité et l’efficacité d’APRETUDE n’ont pas été établies chez les enfants âgés de moins de 12 ans ou pesant moins de 35 kg.
APRETUDE (comprimés de cabotégravir et cabotégravir en suspension injectable à libération prolongée) Page 8 de Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les personnes âgées. Les données disponibles sur l’utilisation d’APRETUDE chez les personnes âgées de 65 ans et plus sont limitées (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les personnes atteintes d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). Aucune étude n’a porté sur l’emploi d’APRETUDE chez les personnes atteintes d’insuffisance hépatique sévère (classe C de Child-Pugh) [voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique].
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les personnes atteintes d’insuffisance rénale légère (clairance de la créatinine ≥ 60 et < 90 mL/min), modérée (clairance de la créatinine ≥ 30 et < 60 mL/min) ou sévère (clairance de la créatinine ≥ 15 et < 30 mL/min, sans recours à la dialyse) [voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale].
4.4 Administration
Injections intramusculaires d’APRETUDE
Les injections doivent être administrées par un professionnel de la santé. Consulter le mode d’emploi pour obtenir les directives complètes sur l’administration, accompagnées d’illustrations. Suivre attentivement ces directives lors de la préparation de l’injection afin d’éviter toute fuite.
Il faut prendre en compte l’indice de masse corporelle (IMC) de la personne pour s’assurer que la longueur de l’aiguille est suffisante pour atteindre le muscle fessier.
4.5 Dose oubliée
Comprimé oublié
Si une personne oublie une dose d’APRETUDE comprimés et qu’il reste plus de 12 heures avant la prise de la dose suivante, elle doit prendre la dose oubliée dès qu’elle constate cet oubli. S’il reste 12 heures ou moins avant la prise de la prochaine dose, la personne doit s’abstenir de prendre la dose oubliée et revenir au schéma posologique habituel.
Injection oubliée
Il est fortement recommandé de respecter le schéma d’administration des injections. Les personnes qui manquent une visite d’injection prévue doivent faire l’objet d’une réévaluation clinique, et un test de dépistage du VIH doit être réalisé pour s’assurer que la reprise de la PPrE demeure appropriée. Les comprimés APRETUDE peuvent être utilisés en tant que PPrE par voie orale à court terme chez les personnes qui ne pourront pas recevoir les injections prévues d’APRETUDE. Voir le tableau 3 et le tableau 4 pour obtenir les recommandations posologiques après une injection omise.
APRETUDE (comprimés de cabotégravir et cabotégravir en suspension injectable à libération prolongée) Page 9 de Tableau 3 Recommandations en cas d’omission de la 2e injection initiale
Temps écoulé depuis la dernière injection | Recommandations pour le traitement de relais à prise orale |
| 1 mois et 7 jours ou moins | Poursuivre les injections de 3 mL (600 mg) d’APRETUDE. |
| Plus de 1 mois et 7 jours | Il est fortement recommandé d’instaurer un calendrier d’injections tous les deux mois uniquement si la personne est en mesure de se présenter aux deux premiers rendez-vous pour recevoir les injections initiales. Toute personne qui estime qu’elle ne pourra pas recevoir la seconde injection dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier doit entreprendre un traitement oral (1 comprimé APRETUDE 1 fois par jour) environ un mois après l’injection initiale, et ce, pendant une période pouvant aller jusqu’à deux mois. Les injections doivent être reprises le dernier jour de la prise d’APRETUDE par voie orale ou dans les trois jours suivants. Dans les cas où le traitement APRETUDE par voie orale dépasserait deux mois, il est recommandé d’opter pour un autre traitement qu’APRETUDE par voie orale. Si la personne n’a pas reçu de traitement oral, elle doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée. |
Temps écoulé depuis la dernière injection | Recommandations pour la reprise des injections |
| 2 mois ou moins | Si l’état clinique de la personne le permet, reprendre les injections de 3 mL (600 mg) d’APRETUDE le plus tôt possible, puis suivre le calendrier d’injections tous les deux mois. |
| Plus de 2 mois | Si l’état clinique de la personne le permet, reprendre le traitement en administrant 3 mL (600 mg) d’APRETUDE injectable, suivis un mois plus tard d’une autre injection de 3 mL (600 mg) de cabotégravir, puis suivre le calendrier d’injections tous les deux mois. |
Tableau 4 Recommandations en cas d’omission d’une injection subséquente
Temps écoulé depuis la dernière injection | Recommandations pour le traitement de relais à prise orale |
| 2 mois et 7 jours ou moins | Poursuivre les injections de 3 mL (600 mg) d’APRETUDE. |
| Plus de 2 mois et 7 jours | Omissions d’injection prévues Toute personne qui estime qu’elle ne pourra pas recevoir une injection dans les 7 jours qui précèdent ou qui suivent la date prévue au calendrier peut entreprendre un traitement oral (1 comprimé APRETUDE 1 fois par jour), et ce, pendant une période pouvant aller jusqu’à 2 mois, pour remplacer une injection. La première dose orale d’APRETUDE (ou d’un autre traitement oral aux fins de PPrE) devra être administrée environ 2 mois (+/- 7 jours) après la dernière injection d’APRETUDE. Les injections doivent être reprises le dernier jour de la prise d’APRETUDE par voie orale ou dans les 3 jours suivants. Dans les cas où le traitement APRETUDE par voie orale dépasserait deux mois, il est recommandé d’opter pour un autre traitement qu’APRETUDE par voie orale. |
| Plus de 2 mois et 7 jours | Omissions d’injection imprévues Si une personne omet ou reporte une injection pendant plus de 7 jours et qu’elle n’a pas reçu de traitement oral dans l’intervalle, elle doit faire l’objet d’une réévaluation clinique visant à déterminer si la reprise des injections est appropriée (voir 7 Mises en garde et précautions, Importance de l’adhésion). |
| Temps écoulé depuis la dernière injection | Recommandations pour la reprise des injections |
| 3 mois ou moins | Si l’état clinique de la personne le permet, reprendre les injections de 3 mL (600 mg) d’APRETUDE le plus tôt possible. Si la personne suivait un traitement APRETUDE par voie orale, il faut reprendre les injections le dernier jour de la prise d’APRETUDE par voie orale ou dans les trois jours suivants, puis suivre le calendrier d’injections tous les deux mois. |
| Plus de 3 mois | Si l’état clinique de la personne le permet, reprendre le traitement en administrant 3 mL (600 mg) d’APRETUDE injectable, suivis un mois plus tard de la seconde dose initiale de 3 mL (600 mg) d’APRETUDE injectable. Si la personne suivait un traitement APRETUDE par voie orale, il faut reprendre les injections le dernier jour de la prise d’APRETUDE par voie orale ou dans les trois jours suivants, puis suivre le calendrier d’injections tous les deux mois. |
5 Surdose
Symptômes et signes
À l’heure actuelle, aucun cas de surdose concernant le cabotégravir n’a pu être observé.
Traitement
Il n’existe pas de traitement spécifique pour la surdose de cabotégravir. En cas de surdose, la personne doit recevoir un traitement de soutien associé à une surveillance appropriée au besoin. La poursuite de la prise en charge doit être menée selon les indications cliniques ou selon les recommandations du centre antipoison national, selon le cas.
On sait que le cabotégravir se lie fortement aux protéines plasmatiques; par conséquent, il est peu probable que la dialyse soit utile pour éliminer le médicament de l’organisme. La prise en charge d’une surdose par injection de cabotégravir doit tenir compte de l’exposition prolongée au médicament après une injection (voir 7 Mises en garde et précautions, Propriétés liées à l’action prolongée d’APRETUDE injectable).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 5 Formes posologiques, teneurs et composition
Formes posologiques
Les comprimés APRETUDE sont pelliculés, de forme ovale, de couleur blanche, et portent l’inscription « SV CTV » gravée d’un côté. Chaque comprimé pelliculé contient 31,62 mg de cabotégravir sodique (soit l’équivalent de 30 mg de cabotégravir).
APRETUDE injectable est une suspension injectable à libération prolongée, fluide, de couleur blanche à rose pâle contenant 200 mg/mL de cabotégravir.
Conditionnement
Les comprimés APRETUDE sont conditionnés dans des flacons de polyéthylène haute densité avec dispositif de fermeture à l’épreuve des enfants. Chaque flacon contient 30 comprimés pelliculés.
APRETUDE injectable est fourni sous la forme d’une trousse contenant un flacon à dose unique de 3 mL de suspension injectable à libération prolongée de cabotégravir, muni d’un capuchon amovible orange, et contenant 600 mg de cabotégravir. La trousse contient également 1 seringue, 1 adaptateur de
| Voie d’administration | Forme posologique/teneur/com position | Ingrédients non médicinaux |
| Orale | Comprimé / 30 mg de cabotégravir (sous forme de cabotégravir sodique) | Cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, hypromellose, lactose monohydraté, polyéthylène glycol et stéarate de magnésium |
| Intramusculaire | Suspension injectable à libération prolongée / 600 mg de cabotégravir / 3 mL | Eau pour injection, mannitol, polyéthylène glycol (PEG) 3350 et polysorbate 20 |
seringue et 1 aiguille pour injection intramusculaire (calibre 23, 1,5 pouce). Les bouchons des flacons ne contiennent pas de latex de caoutchouc naturel.
7 Mises en garde et précautions
Généralités
APRETUDE n’est pas toujours efficace pour prévenir l’acquisition du VIH-1 (voir 14 Études cliniques). On ignore le délai d’apparition de la protection après avoir amorcé le traitement par le cabotégravir.
APRETUDE ne doit être utilisé pour réduire le risque de contracter le VIH-1 que chez les personnes dont la séronégativité est confirmée (voir 2 Contre-indications). La séronégativité pour le VIH-1 doit donc être confirmée avant le début du traitement par APRETUDE et confirmée de nouveau à intervalles réguliers (p. ex. à chaque intervalle posologique) en cours de traitement. Des substitutions émergentes conférant une résistance au VIH-1 peuvent être observées chez les personnes dont l’infection par le VIH-1 n’est pas diagnostiquée et qui prennent APRETUDE. Il faut conseiller aux personnes non infectées par le VIH-1 de suivre à la lettre le schéma posologique et le calendrier des tests recommandés pour APRETUDE afin de réduire le risque de contracter le VIH-1 et de présenter une résistance (voir 4 Posologie et administration et 15 Microbiologie).
APRETUDE doit être utilisé dans le cadre d’une stratégie préventive globale visant à réduire le risque de contracter une infection par le VIH-1 comprenant le recours à d’autres mesures préventives contre le VIH-1. Les personnes doivent être informées périodiquement de l’importance de suivre à la lettre le schéma posologique recommandé afin de réduire le risque de contracter le VIH-1 et de présenter une résistance. Les facteurs qui augmentent le risque de contracter le VIH-1 peuvent être de nature comportementale, biologique et épidémiologique, et comprennent notamment, les relations sexuelles sans condom, les infections transmissibles sexuellement (ITS) antérieures ou actuelles, le risque auto-identifié de contracter le VIH, le fait d’avoir des partenaires sexuels dont le statut sérologique pour le VIH-1 est inconnu ou d’avoir des activités sexuelles dans une zone ou un réseau à forte prévalence. Il importe de conseiller les personnes sur l’utilisation d’autres mesures préventives (p. ex. l’utilisation constante et appropriée de préservatifs, la connaissance du statut sérologique pour le VIH-1 du partenaire, y compris la suppression de la charge virale, et la réalisation de tests de dépistage à intervalles réguliers pour déceler la présence d’ITS) [voir 4 Posologie et administration]. En présence de symptômes cliniques compatibles avec une infection virale aiguë et si l’on soupçonne une exposition récente (< 1 mois) au VIH-1, il convient de vérifier le statut sérologique pour le VIH-1.
Fonction hépatique, biliaire et pancréatique
Hépatotoxicité :
Des cas d’hépatotoxicité, se manifestant sous la forme d’élévations des transaminases sériques, ont été rapportés chez des personnes recevant APRETUDE avec ou sans maladie hépatique préexistante connue et présentant ou non d’autres facteurs de risques identifiables (voir 8 Effets indésirables).
Les personnes présentant une augmentation marquée des transaminases ou une hépatite B ou C sous-jacente avant le traitement sont susceptibles de présenter un risque accru d’apparition ou d’aggravation de l’augmentation des transaminases lors de la prise d’APRETUDE. La surveillance clinique et par des analyses de laboratoire doit être envisagée et le traitement par APRETUDE ne doit pas être administré si l’on soupçonne la présence d’une hépatotoxicité. Si le diagnostic d’hépatotoxicité est confirmé, le traitement par APRETUDE doit être arrêté et les personnes doivent être prises en charge selon les indications cliniques (voir 4 Posologie et administration).
Importance de l’adhésion
Il convient de rappeler régulièrement aux personnes l’importance de l’adhésion stricte au schéma d’administration recommandé pour APRETUDE afin de réduire le risque de contracter le VIH-1 et le risque d’acquérir une résistance.
Pour de plus amples renseignements sur les ressources éducatives sur APRETUDE (Guide du prescripteur, Guide de l’utilisateur, Liste de vérification du prescripteur et carte de rappel de la prochaine injection), ouvrez une session à l’adresse https://apretude.ca/fr-ca/ressources/.
Risque d’une diminution de la concentration d’APRETUDE en raison d’interactions médicamenteuses
Une diminution de la concentration d’APRETUDE peut être observée lorsqu’il est utilisé en concomitance avec d’autres médicaments (voir 2 Contre-indications et 9 Interactions médicamenteuses). Il convient de faire preuve de prudence lors de la prescription d’APRETUDE avec des médicaments susceptibles de réduire l’exposition de l’organisme au médicament. Consulter la section 9.4 Interactions médicament-médicament et le tableau 9 pour savoir comment prévenir ou prendre en charge ces interactions médicamenteuses importantes possibles et connues, et prendre connaissance des recommandations posologiques. Il y a lieu de considérer le risque d’interactions médicamenteuses avant et pendant le traitement par APRETUDE et de passer en revue les médicaments concomitants pendant le traitement par APRETUDE.
Propriétés liées à l’action prolongée d’APRETUDE injectable
Des concentrations résiduelles de cabotégravir peuvent persister dans la circulation générale des personnes pendant une période prolongée (jusqu’à 12 mois, voire plus); c’est pourquoi les professionnels de la santé doivent tenir compte des caractéristiques liées à la libération prolongée du cabotégravir en cas d’arrêt du médicament (voir 5 Surdose, 7.1.1 Grossesse et 9 Interactions médicamenteuses).
Risque potentiel de résistance
Il existe un risque potentiel de présenter une résistance à APRETUDE si une personne contracte le VIH-1 avant ou pendant l’administration d’APRETUDE, ou après l’arrêt du traitement par APRETUDE.
Pour réduire ce risque au minimum, il est essentiel de procéder à une réévaluation clinique des risques de contracter le VIH-1, et d’effectuer fréquemment des tests de dépistage pour confirmer la séronégativité des personnes à l’égard du VIH-1. Les personnes présentant une infection à VIH-1 soupçonnée ou confirmée doivent commencer immédiatement un traitement antirétroviral. D’autres formes de PPrE doivent être envisagées après l’arrêt du traitement par APRETUDE pour les personnes exposées à un risque continu de contracter le VIH-1; elles doivent être instaurées dans les deux mois suivant la dernière injection d’APRETUDE.
L’apparition d’une séroconversion pendant le traitement par APRETUDE est considérée comme un effet indésirable et doit être signalée au Programme Canada Vigilance de l’une des deux façons suivantes :
- En consultant la page Web sur la déclaration des effets indésirables
(https://www.canada.ca/fr/sante-canada/services/medicaments-produits-sante/medeffet-canada/declaration-effets-indesirables.html) pour savoir comment faire une déclaration en ligne, par courriel ou par télécopieur; ou
- En téléphonant sans frais au 1-866-234-2345.
Pour de plus amples renseignements sur les ressources éducatives sur APRETUDE (Guide du prescripteur, Guide de l’utilisateur, Liste de vérification du prescripteur et carte de rappel de la prochaine injection), ouvrez une session à l’adresse https://apretude.ca/fr-ca/ressources/.
Réactions d’hypersensibilité
De très rares cas de syndrome de Stevens-Johnson (SSJ) ou de nécrolyse épidermique toxique (NET), des maladies graves et potentiellement mortelles, ont été signalés en association avec APRETUDE (voir 8 Effets indésirables). D’autres réactions d’hypersensibilité ont été rapportées en association avec des inhibiteurs de transfert de brin de l’intégrase (ITBI), y compris le cabotégravir. Les études cliniques comportaient une phase de traitement préliminaire par voie orale au moyen du cabotégravir qui avait pour but d’aider à déterminer quels participants étaient susceptibles de présenter un risque de réaction d’hypersensibilité. Ces réactions étaient caractérisées par une éruption cutanée, des symptômes généraux et parfois un dysfonctionnement organique, comme une atteinte hépatique. Il faut immédiatement cesser le traitement par APRETUDE dès l’apparition de signes ou symptômes d’hypersensibilité et envisager une autre forme de PPrE. Si le patient présente une réaction grave comme un SSJ ou une NET pendant le traitement par le cabotégravir, celui-ci ne doit en aucun cas être réinstauré chez ce patient.
Il faut immédiatement mettre fin au traitement par APRETUDE en présence de signes ou de symptômes évoquant une réaction d’hypersensibilité (dont, entre autres, éruption cutanée sévère ou éruption accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, phlyctènes ou desquamation de la peau, atteinte des muqueuses [phlyctènes ou lésions buccales], conjonctivite, œdème facial, hépatite, éosinophilie, œdème de Quincke ou difficulté à respirer). Il faut surveiller l’état clinique, y compris les paramètres de laboratoire, dont les taux de transaminases hépatiques, et instaurer un traitement approprié (voir 2 Contre-indications, 4 Posologie et administration).
Fonction psychiatrique
Troubles dépressifs :
Des troubles dépressifs (incluant dépression, humeur dépressive, dépression majeure, idées suicidaires et tentative de suicide) ont été rapportés avec APRETUDE (voir 8 Effets indésirables). Les personnes présentant des symptômes dépressifs doivent être promptement évaluées afin de déterminer si ces symptômes sont liés à APRETUDE et, le cas échéant, si les risques liés à la poursuite du traitement l’emportent sur les bienfaits.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe pas de données sur les effets du cabotégravir sur la fertilité de l’homme ou de la femme. Les études sur les animaux n’indiquent aucun effet du cabotégravir sur la fertilité des mâles ou des femelles.
Lorsqu’il a été administré par voie orale à des rats mâles et femelles à des doses entraînant une exposition (aire sous la courbe; ASC) supérieure à 20 fois celle observée avec la dose maximale recommandée chez l’humain (DMRH), soit 30 mg par voie orale ou 400 mg par injection i.m., le cabotégravir n’a pas entraîné d’effets indésirables sur les organes reproducteurs des mâles ou des femelles ni sur la spermatogénèse, et aucun effet indésirable fonctionnel sur l’accouplement ou la fertilité n’a été observé.
7.1 Populations particulières
7.1.1 Grossesse
APRETUDE ne doit être utilisé chez la femme enceinte que si les bienfaits potentiels pour la mère l’emportent sur les risques possibles pour le fœtus. Les professionnels de la santé doivent discuter des bienfaits et des risques associés à l’emploi d’APRETUDE chez les femmes en âge de procréer ou durant la grossesse. Les données sur l’emploi d’APRETUDE durant la grossesse chez l’humain sont insuffisantes pour permettre d’évaluer adéquatement le risque d’anomalie congénitale et d’avortement associé au médicament. Bien qu’il n’existe pas suffisamment de données chez l’humain pour évaluer le risque d’anomalie du tube neural associé à l’exposition à APRETUDE durant la grossesse, de telles anomalies ont été rapportées avec le dolutégravir, un autre inhibiteur de l’intégrase.
Les études menées sur les effets toxiques sur la reproduction chez les rates gravides ont démontré que le cabotégravir traverse la barrière placentaire et que sa présence peut être décelée dans les tissus fœtaux. Le cabotégravir ne s’est pas révélé tératogène lors des études menées chez des rates et des lapines gravides; en revanche, chez les rates, il a entraîné une diminution du poids fœtal, a retardé la mise bas et a été associé à une augmentation des mortinaissances et des décès survenant immédiatement après la naissance (mortalité néonatale) lorsqu’il a été administré à des doses entraînant un taux d’exposition supérieur à celui associé aux doses thérapeutiques. La pertinence de ces observations en ce qui concerne la grossesse chez l’humain n’a pas été établie.
Dans une étude sur le développement embryo-fœtal, aucun effet indésirable sur le développement n’a été observé après l’administration orale de cabotégravir à des lapines gravides à des doses associées à des taux d’exposition pouvant atteindre 0,66 fois ceux observés avec la DMRH de 30 mg. Chez le rat, des anomalies de la croissance fœtale (diminution du poids corporel) ont été observées à des taux d’exposition correspondant à 28 fois ceux observés avec la DMRH.
Dans des études sur le développement prénatal et postnatal chez le rat, le cabotégravir, à des taux d’exposition correspondant à 28 fois ceux observés avec la DMRH de 30 mg par voie orale ou 400 mg par voie i.m., a été associé à un retard de la mise bas, à une augmentation des mortinaissances et de la mortalité néonatale immédiatement après la naissance. Dans une étude d’allaitement croisé, des effets similaires sur les mortinaissances et la mortalité néonatale précoce ont été observés chez les ratons nés d’une mère ayant reçu du cabotégravir, mais nourris dès la naissance par une mère du groupe témoin. Aucun effet sur la survie néonatale n’a été observé chez les ratons du groupe témoin nourris dès la naissance par une mère ayant reçu du cabotégravir. L’administration d’une plus faible dose de cabotégravir (à des taux d’exposition > 10 fois ceux observés avec la DMRH de 30 mg par voie orale ou 400 mg par voie i.m.) n’a pas été associée à un retard de la mise bas ou à une mortalité néonatale chez le rat. Il n’y a eu aucun effet sur la survie des fœtus mis au monde par césarienne, que ce soit dans les études menées chez le lapin ou celles menées chez le rat.
Le cabotégravir a été détecté dans la circulation générale jusqu’à 12 mois, voire plus, après une injection; par conséquent, il faut tenir compte de la possibilité d’exposition fœtale pendant la grossesse (voir 7 Mises en garde et précautions, Propriétés liées à l’action prolongée d’APRETUDE injectable).
Registre des grossesses sous antirétroviraux : Afin de surveiller l’issue de la grossesse chez les femmes exposées à APRETUDE au cours de la grossesse, un registre des grossesses sous antirétroviraux a été établi. Les professionnels de la santé sont encouragés à y inscrire les personnes concernées : http://www.apregistry.com
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
Sur la base des données obtenues chez l’animal, il est attendu que le cabotégravir est excrété dans le lait maternel, bien que cela n’ait pas été confirmé chez les humains. Le cabotégravir est susceptible d’être présent dans le lait maternel chez la femme jusqu’à 12 mois, voire plus, après la dernière injection de cabotégravir.
Il est recommandé aux femmes d’allaiter uniquement si les avantages attendus justifient les risques potentiels pour le nourrisson.
7.1.3 Enfants et adolescents
Enfants (< 12 ans) : L’innocuité et l’efficacité d’APRETUDE chez les enfants âgés de moins de 12 ans ou pesant moins de 35 kg n’ont pas été établies.
Adolescents (≥ 12 et < 18 ans) : Bien que les études cliniques n’aient pas montré une incidence accrue de maladies psychiatriques chez les adolescents par rapport aux participants adultes, des idées suicidaires et des tentatives de suicide ont été signalées avec le cabotégravir, en particulier chez ceux ayant des troubles psychiatriques préexistants (voir 7 Mises en garde et précautions, Fonction psychiatrique). Compte tenu de leur vulnérabilité, les adolescents doivent être conseillés avant de se voir prescrire APRETUDE, puis périodiquement pendant leur traitement, et pris en charge s’il est indiqué de le faire sur le plan clinique.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est nécessaire chez les personnes âgées. Les données disponibles sur l’utilisation d’APRETUDE chez les personnes âgées de 65 ans et plus sont limitées (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables suivants sont abordés dans la section 7 Mises en garde et précautions :
- Hépatotoxicité
- Réactions d’hypersensibilité
- Troubles dépressifs
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’évaluation de l’innocuité d’APRETUDE est fondée sur l’analyse des données provenant de deux études internationales multicentriques à double insu, HPTN 083 et HPTN 084 (voir 14 Études cliniques).
Des effets indésirables ont été signalés lors de l’administration à l’insu du produit à l’étude à la suite d’une exposition à APRETUDE suspension injectable à libération prolongée et à APRETUDE comprimés en tant que traitement préliminaire par voie orale. La durée médiane d’administration à l’insu du produit à l’étude dans l’étude HPTN 083 était de 65 semaines et 2 jours (intervalle : de 1 jour à 156 semaines et 1 jour), avec une exposition totale au cabotégravir de 3231 personnes-années. La durée médiane d’administration à l’insu du produit à l’étude dans l’étude HPTN 084 était de 64 semaines et 1 jour (intervalle : de 1 jour à 153 semaines et 1 jour), avec une exposition totale au cabotégravir de 2009 personnes-années.
Les effets indésirables les plus fréquemment rapportés, quelle que soit leur sévérité, signalés chez au moins 1 % des participants à l’étude HPTN 083 ou HPTN 084, sont présentés dans le tableau 6.
Dans l’étude HPTN 083, 6 % des participants du groupe recevant une injection intramusculaire d’APRETUDE tous les deux mois et 4 % des participants recevant TRUVADA par voie orale [emtricitabine (FTC) et fumarate de ténofovir disoproxil (TDF)] une fois par jour ont arrêté le traitement en raison d’effets indésirables (toutes causes confondues). Les effets indésirables (toutes causes confondues) qui ont mené à l’arrêt du traitement et qui sont survenus chez ≥ 1 % des participants étaient une augmentation du taux d’alanine aminotransférase (ALAT) avec APRETUDE et TRUVADA, et une douleur au point d’injection avec APRETUDE.
Dans l’étude HPTN 084, 1 % des participants recevant APRETUDE et 1 % des participants recevant TRUVADA ont arrêté le traitement en raison d’effets indésirables. L’effet indésirable le plus fréquemment rapporté (toutes causes confondues) ayant mené à l’arrêt du traitement était l’augmentation du taux d’ALAT (< 1 %) avec APRETUDE et TRUVADA.
Tableau 6 Effets indésirables liés au médicamenta (tous grades confondus) signalés chez au moins
1 % des participants recevant APRETUDE dans le cadre de l’étude HPTN 083 ou HPTN 084
Effets indésirables
| HPTN 083 | HPTN 084 | |||
APRETUDE Tous les 2 mois (n = 2281) | TRUVADA Une fois par jour (n = 2285) | APRETUDE Tous les 2 mois (n = 1614) | TRUVADA Une fois par jour (n = 1610) | |
| Réactions au point d’injectionb | 82 % | 35 % | 38 % | 11 % |
| Diarrhée | 4 % | 5 % | 4 % | 4 % |
| Céphalées | 4 % | 3 % | 12 % | 13 % |
| Pyrexiec | 4 % | < 1 % | < 1 % | < 1 % |
| Fatigued | 4 % | 2 % | 3 % | 3 % |
| Troubles du sommeile | 3 % | 3 % | 1 % | 1 % |
| Nausées | 3 % | 5 % | 4 % | 8 % |
| Étourdissements | 2 % | 3 % | 4 % | 6 % |
| Flatulences | 1 % | 1 % | < 1 % | < 1 % |
| Douleur abdominalef | 1 % | 1 % | 2 % | 2 % |
| Vomissements | < 1 % | 1 % | 2 % | 5 % |
| Myalgie | < 1 % | < 1 % | 2 % | 1 % |
| Éruption cutanéeg | < 1 % | < 1 % | 2 % | 1 % |
| Diminution de l’appétit | < 1 % | < 1 % | 2 % | 4 % |
| Somnolence | < 1 % | < 1 % | 2 % | 2 % |
| Dorsalgie | < 1 % | < 1 % | 1 % | < 1 % |
| Infection des voies respiratoires supérieures | 0 | < 1 % | 4 % | 4 % |
a Effets indésirables définis comme étant « liés au traitement » selon l’évaluation de l’investigateur, à l’exception des réactions au point d’injection, pour lesquelles toutes les réactions au point d’injection ont été signalées, toutes causes confondues.
b Participants ayant reçu au moins une injection : HPTN 083, APRETUDE (n = 2117) et TRUVADA (n = 2081); HPTN 084, APRETUDE (n = 1519) et TRUVADA (n = 1516). Voir « Autres effets indésirables associés aux injections » pour de plus amples renseignements.
c La pyrexie inclut la pyrexie, la sensation de chaleur, les frissons et le syndrome pseudogrippal. La majorité des cas de pyrexie ont été signalés dans la semaine suivant les injections.
d La fatigue inclut la fatigue et le malaise.
e Les troubles du sommeil incluent l’insomnie et les rêves anormaux.
f La douleur abdominale inclut la douleur abdominale et la douleur abdominale haute.
g L’éruption cutanée inclut l’éruption cutanée, l’érythème, le prurit, l’éruption cutanée maculeuse, l’éruption cutanée papuleuse et l’éruption cutanée maculopapuleuse.
Effets indésirables associés aux injections : réactions locales au point d’injection
Les réactions locales au point d’injection étaient les effets indésirables qui ont été associés le plus souvent à l’administration i.m. d’APRETUDE dans l’étude HPTN 083. Après 20 286 injections, 8900 réactions au point d’injection ont été signalées. Sur les 2117 participants qui ont reçu au moins une injection d’APRETUDE, 1740 (82 %) ont présenté au moins une réaction au point d’injection et 3 % de ces derniers ont arrêté le traitement par APRETUDE en raison des réactions au point d’injection. Parmi les participants traités par APRETUDE et ayant présenté au moins une réaction au point d’injection, les réactions rapportées les plus sévères étaient d’intensité légère (grade 1, 41 % des participants), modérée (grade 2, 56 % des participants) ou sévère (grade 3, 3 % des participants). La durée médiane de l’ensemble des réactions au point d’injection était de 4 jours. La proportion de participants signalant des réactions au point d’injection à chaque visite et l’intensité des réactions ont diminué au fil du temps. Les réactions au point d’injection les plus fréquemment rapportées (toutes causes et tous grades confondus), signalées chez au moins 1 % des participants ayant reçu APRETUDE et ayant présenté au moins une réaction au point d’injection dans l’étude HPTN 083 figurent dans le tableau 7.
Les réactions locales au point d’injection étaient les effets indésirables qui ont été associés le plus souvent à l’administration i.m. d’APRETUDE dans l’étude HPTN 084. Après 13 068 injections, 1171 réactions au point d’injection ont été signalées. Sur les 1519 participants qui ont reçu au moins une injection d’APRETUDE, 578 (38 %) ont présenté au moins une réaction au point d’injection. Aucun participant n’a arrêté le traitement par APRETUDE en raison des réactions au point d’injection. Parmi les participants traités par APRETUDE et ayant présenté au moins une réaction au point d’injection, les réactions rapportées les plus sévères étaient d’intensité légère (grade 1, 66 % des participants), modérée (grade 2, 34 % des participants) ou sévère (grade 3, moins de 1 % des participants). La durée médiane de l’ensemble des réactions au point d’injection était de 8 jours. La proportion de participants signalant des réactions au point d’injection à chaque visite et l’intensité des réactions ont généralement diminué au fil du temps. Les réactions au point d’injection les plus fréquemment rapportées (toutes causes et tous grades confondus), signalées chez au moins 1 % des participants ayant reçu APRETUDE et ayant présenté au moins une réaction au point d’injection dans l’étude HPTN 084 figurent dans le tableau 7.
Tableau 7 Réactions au point d’injection (tous grades confondus) rapportées chez au moins 1 % des participants qui ont présenté au moins une réaction au point d’injection (toutes causes confondues) avec APRETUDE dans le cadre de l’étude HPTN 083 ou HPTN 084
Réactions au point d’injection | HPTN 083 | HPTN 084 | ||
APRETUDE (n = 1740) | TRUVADAa (n = 724) | APRETUDE (n = 578) | TRUVADAa (n = 166) | |
| Douleur/sensibilité | 98 % | 95 % | 90 % | 87 % |
| Nodules | 15 % | 2 % | 14 % | 2 % |
| Induration | 15 % | < 1 % | 12 % | 2 % |
| Enflure | 12 % | 1 % | 18 % | 3 % |
Réactions au point d’injection | HPTN 083 | HPTN 084 | ||
APRETUDE (n = 1740) | TRUVADAa (n = 724) | APRETUDE (n = 578) | TRUVADAa (n = 166) | |
| Ecchymose | 4 % | 4 % | 1 % | 0 |
| Érythème | 4 % | 2 % | 5 % | 2 % |
| Prurit | 3 % | 3 % | 6 % | 11 % |
| Sensation de chaleur | 3 % | 1 % | < 1 % | 0 |
| Anesthésie | 1 % | 2 % | 1 % | 2 % |
| Abcès | < 1 % | 0 | 2 % | 3 % |
| Changement de couleur | < 1 % | 0 | 1 % | 0 |
a Suspension injectable placebo : émulsion lipidique Intralipid 20 %.
Autres effets indésirables associés aux injections : Au cours de l’étude clinique HPTN 083, une incidence accrue de pyrexie (incluant la pyrexie, la sensation de chaleur, les frissons, le syndrome pseudogrippal) [4 %] a été signalée par les participants recevant APRETUDE par rapport aux participants recevant TRUVADA (< 1 %). Aucune différence n’a été signalée quant à l’incidence de la pyrexie entre les groupes dans l’étude HPTN 084.
Des réactions vasovagales ou de présyncope considérées comme liées au traitement ont été signalées chez < 1 % des participants après l’injection d’APRETUDE dans le cadre de l’étude HPTN 083. Aucune réaction de ce type n’a été signalée par les investigateurs comme étant liée au traitement dans le cadre de l’étude HPTN 084.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
D’après les données de l’analyse à la semaine 16 de l’étude MOCHA chez des adolescents infectés par le VIH (âgés d’au moins 12 ans et pesant 35 kg ou plus) recevant un traitement antirétroviral de fond, aucune nouvelle préoccupation en matière d’innocuité n’a été identifiée chez les adolescents en lien avec l’ajout du cabotégravir par voie orale, suivi du cabotégravir injectable (n = 29), par rapport au profil d’innocuité établi pour le cabotégravir chez les adultes (voir 14 Études cliniques).
Les données d’innocuité observées chez les 64 adolescents ayant reçu APRETUDE dans le cadre des deux études cliniques de phase IIb (HPTN 083-01 et HPTN 084-01) étaient comparables à celles observées chez les adultes recevant APRETUDE.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Certains effets indésirables de tous grades qui sont survenus chez < 1 % des participants recevant APRETUDE dans le cadre de l’étude HPTN 083 ou HPTN 084 sont présentés ci-dessous.
Troubles hépatobiliaires : hépatotoxicité
Investigations : prise de poids (voir ci-après)
Troubles psychiatriques : anxiété, dépression, idées suicidaires*, tentative de suicide* (* particularité chez les personnes ayant des antécédents de dépression ou de maladie psychiatrique)
Prise de poids : À la semaine 41 et à la semaine 97 de l’étude HPTN 083, les participants ayant reçu APRETUDE présentaient un gain pondéral médian de 1,2 kg (écart interquartile [ÉIQ]; -1,0 à 3,5; n = 1623) et de 2,1 kg (ÉIQ; -0,9 à 5,9; n = 601) par rapport au poids initial, respectivement. Les participants ayant reçu TRUVADA présentaient un gain pondéral médian de 0,0 kg (ÉIQ; -2,1 à 2,4; n = 1611) et de 1,0 kg (ÉIQ; -1,9 à 4,0; n = 598) par rapport au poids initial, respectivement.
À la semaine 41 et à la semaine 97 de l’étude HPTN 084, les participants ayant reçu APRETUDE présentaient un gain pondéral médian de 2,0 kg (ÉIQ; 0,0 à 5,0; n = 1151) et de 4,0 kg (ÉIQ; 0,0 à 8,0; n = 216) par rapport au poids initial, respectivement. Les participants ayant reçu TRUVADA présentaient un gain pondéral médian de 1,0 kg (ÉIQ; -1,0 à 4,0; n = 1131) et de 3,0 kg (ÉIQ; -1,0 à 6,0; n = 218) par rapport au poids initial, respectivement.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Les anomalies de laboratoire de toxicité maximale en cours d’étude de grade 3 ou 4 pour l’étude HPTN 083 ou HPTN 084 sont résumées dans le tableau 8.
Quelques participants des groupes APRETUDE et TRUVADA ont présenté des effets indésirables d’élévation de l’aspartate aminotransférase (ASAT) ou de l’ALAT, ce qui a entraîné l’abandon du produit à l’étude. Dans l’étude HPTN 083, le nombre de participants des groupes APRETUDE vs TRUVADA qui ont cessé le traitement en raison d’une élévation de l’ALAT était de 29 (1 %) contre 31 (1 %) et, en raison d’une élévation de l’ASAT, de 7 (< 1 %) contre 8 (< 1 %), respectivement. Dans l’étude HPTN 084, le nombre de participants des groupes APRETUDE vs TRUVADA qui ont cessé le traitement en raison d’une élévation de l’ALAT était de 12 (< 1 %) contre 15 (< 1 %) et il n’y a pas eu d’interruption en raison de l’élévation de l’ASAT.
Tableau 8 Anomalies de laboratoire (grades 3 et 4) chez ≥ 1 % des participants dans l’étude
HPTN 083 ou HPTN 084
| Paramètre de laboratoire | HPTN 083 | HPTN 084 | ||
APRETUDE Tous les 2 mois (n = 2281) | TRUVADA Une fois par jour (n = 2285) | APRETUDE Tous les 2 mois (n = 1614) | TRUVADA Une fois par jour (n = 1610) | |
| ALAT (≥ 5,0 x LSN) | 2 % | 2 % | < 1 % | 1 % |
| ASAT (≥ 5,0 x LSN) | 3 % | 3 % | < 1 % | < 1 % |
| Créatine phosphokinase (≥ 10,0 x LSN) | 15 % | 14 % | 2 % | 2 % |
| Lipase (≥ 3,0 x LSN) | 3 % | 3 % | < 1 % | < 1 % |
| Créatinine (> 1,8 x LSN ou augmentation à ≥ 1,5 x valeur initiale) | 3 % | 3 % | 5 % | 4 % |
ALAT : alanine aminotransférase, ASAT : aspartate aminotransférase, LSN : limite supérieure de la normale
8.5 Effets indésirables observés après la commercialisation
Ces effets ont été retenus en raison de leur gravité, de la fréquence des cas signalés ou du lien de causalité possible avec les traitements contenant du cabotégravir, ou d’une combinaison de ces facteurs. Comme les effets indésirables sont signalés sur une base volontaire par une population de taille inconnue, il est impossible d’en estimer la fréquence.
Affections du système immunitaire : réactions d’hypersensibilité (notamment œdème de Quincke, urticaire).
Affections de la peau et du tissu sous-cutané : syndrome de Stevens-Johnson (SSJ) et nécrolyse épidermique toxique (NET).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
APRETUDE est un agent antirétroviral unique pour la prophylaxie préexposition au VIH-1 chez les personnes non infectées. Si une personne contracte le VIH-1, le traitement par APRETUDE doit être cessé et un traitement antirétroviral complet doit être mis en route. Le cabotégravir est détectable dans le plasma pendant une période prolongée (jusqu’à un an ou plus). Pour I’heure, il n’y a pas de restrictions en ce qui a trait à I’utilisation d’autres antirétroviraux contre I’infection par le VIH-1 si le traitement par APRETUDE doit être interrompu (voir 9.4 Interactions médicament-médicament, Interactions médicament-médicament établies ou potentielles).
9.4 Interactions médicament-médicament
Effet du cabotégravir sur la pharmacocinétique d’autres médicaments
In vitro, le cabotégravir n’a pas inhibé (concentration inhibitrice 50 % ou CI50 > 50 μM) les enzymes et transporteurs suivants : isoenzymes du cytochrome P450 (CYP)1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A, uridine diphosphate glucuronosyltransférase (UGT) 1A1, 1A3, 1A4, 1A6, 1A9, 2B4, 2B7, 2B15 et 2B17, glycoprotéine P (P-gp), protéine de résistance du cancer du sein (BCRP), pompe d’exportation des sels biliaires (BSEP), transporteurs de cations organiques OCT1, OCT2, polypeptides transporteurs d’anions organiques (OATP) OATP1B1 et OATP1B3, transporteurs d’extrusion de multiples médicaments et toxines MATE 1 et MATE 2-K, et protéine de résistance multimédicamenteuse MRP2 ou MRP4.
In vitro, le cabotégravir est un inhibiteur de l’isoenzyme CYP3A4 dépendant du métabolisme; aucune interaction médicamenteuse clinique n’a toutefois été observée après l’administration répétée de cabotégravir une fois par jour en concomitance avec le midazolam ou la rilpivirine, deux substrats du CYP3A4 (voir le tableau 10).
In vitro, le cabotégravir a inhibé les transporteurs basolatéraux du rein OAT1 (CI50 = 0,81 µM) et OAT3 (CI50 = 0,41 µM), mais d’après la modélisation pharmacocinétique physiologique, aucune interaction avec les substrats des OAT n’est attendue à des concentrations pertinentes sur le plan clinique. Par conséquent, il faut faire preuve de prudence lorsqu’APRETUDE est administré en concomitance avec des médicaments qui sont des substrats des transporteurs OAT 1/3 et dont l’index thérapeutique est étroit (p. ex., le méthotrexate).
In vitro, le cabotégravir n’a pas eu d’effet inducteur sur le CYP1A2, le CYP2B6 ou le CYP3A4. D’après ces données et les résultats des études d’interaction médicamenteuse, le cabotégravir ne devrait pas avoir d’effet sur la pharmacocinétique des médicaments qui sont des substrats de ces enzymes ou transporteurs.
D’après le profil d’interaction médicamenteuse clinique et in vitro, le cabotégravir ne devrait pas modifier les concentrations d’autres médicaments antirétroviraux, notamment les inhibiteurs de la protéase, les inhibiteurs nucléosidiques de la transcriptase inverse, les inhibiteurs non nucléosidiques de la transcriptase inverse, les inhibiteurs de l’intégrase, les inhibiteurs d’entrée et l’ibalizumab.
Effet d’autres médicaments sur la pharmacocinétique du cabotégravir
Le cabotégravir est métabolisé par l’UGT1A1 et, dans une certaine mesure, par l’UGT1A9. Par conséquent, les médicaments qui sont des inducteurs puissants de l’UGT1A1 ou de l’UGT1A9 devraient réduire sa concentration plasmatique, ce qui risque d’entraîner une perte de la réponse virologique; il est donc contre-indiqué d’administrer le cabotégravir en concomitance avec ces médicaments (voir 2 Contre-indications). Des simulations réalisées au moyen d’un modèle d’analyse pharmacocinétique physiologique indiquent qu’il ne devrait pas y avoir d’interactions cliniquement importantes entre le cabotégravir et les inhibiteurs de ces isoenzymes en cas d’administration concomitante. In vitro, le cabotégravir n’est pas un substrat des transporteurs OATP1B1, OATP1B3, OATP2B1 ou OCT1; par conséquent, on ne s’attend pas à ce que les médicaments qui modulent uniquement ces transporteurs modifient sa concentration plasmatique.
In vitro, le cabotégravir est un substrat de la BCRP et de la P-gp; toutefois, étant donné sa grande perméabilité, son administration concomitante avec un inhibiteur de l’une ou l’autre de ces protéines ne devrait pas influer sur son absorption.
Il est recommandé d’administrer les antiacides qui contiennent des cations polyvalents (p. ex., hydroxyde d’aluminium ou de magnésium, carbonate de calcium) au moins 2 heures avant ou 4 heures après la prise d’APRETUDE.
Aucune étude d’interaction médicamenteuse n’a été réalisée avec le cabotégravir injectable. Les données d’interaction médicamenteuse fournies dans le tableau 9 sont issues d’études sur le cabotégravir administré par voie orale.
Interactions médicament-médicament établies ou potentielles
Des interactions établies et théoriques avec certains médicaments sont indiquées au tableau 9. La liste des médicaments de ce tableau n’est pas exhaustive. Les recommandations sont fondées sur des études sur les interactions médicamenteuses ou sur des interactions possibles ou prévisibles en raison de l’ampleur prévue de l’interaction et/ou du risque d’effets indésirables graves ou de perte d’efficacité.
Tableau 9 Interactions médicament-médicament établies ou potentielles
Classe de médicaments concomitants : Nom du médicament | Effet sur la concentration | Commentaire clinique |
Antiacides contenant des cations polyvalents (p. ex., hydroxyde d’aluminium ou de magnésium, carbonate de calcium) | ↓ cabotégravir (comprimés) | Administrer le produit antiacide au moins 2 heures avant ou 4 heures après la prise d’APRETUDE comprimés. |
Anticonvulsivants : Carbamazépine Oxcarbazépine Phénobarbital Phénytoïne | ↓ cabotégravir | L’administration concomitante avec APRETUDE est contre-indiquée. |
Antimycobactériens : Rifampicinea Rifapentine | ↓ cabotégravir | L’administration concomitante avec APRETUDE est contre-indiquée. |
| Antimycobactérien : Rifabutinea | ↓ cabotégravir ↔ rifabutine | APRETUDE comprimés : Il n’y a pas lieu d’ajuster la dose. APRETUDE injectable : Lorsque l’administration de la rifabutine est commencée avant ou en même temps que la première injection initiale d’APRETUDE, le schéma posologique recommandé pour APRETUDE est d’une injection de 3 mL (600 mg), suivie deux semaines plus tard d’une deuxième injection initiale de 3 mL (600 mg), puis d’une administration mensuelle par la suite, pendant le traitement par la rifabutine. Lorsque la rifabutine est commencée au moment de la deuxième injection initiale ou plus tard, le schéma d’administration recommandé pour APRETUDE est de 3 mL (600 mg), une fois par mois, pendant le traitement par la rifabutine. Après l’arrêt du traitement par la rifabutine, le schéma d’administration recommandé pour |
Légende : ↓ = diminution, ↔ = aucune variation
a Voir le tableau 11 pour connaître l’importance de l’interaction.
Médicaments non associés à des interactions cliniquement importantes
Cabotégravir
D’après les résultats des études sur les interactions médicamenteuses, aucun ajustement posologique ne s’impose en cas d’administration concomitante du cabotégravir et des médicaments suivants : étravirine, midazolam, contraceptifs oraux contenant du lévonorgestrel et de l’éthinylœstradiol, et rilpivirine (voir le tableau 10 et le tableau 11).
Les effets du cabotégravir sur l’exposition aux médicaments administrés en concomitance sont présentés au tableau 10. Les effets des médicaments administrés en concomitance sur l’exposition au cabotégravir sont présentés au tableau 11.
Tableau 5 Effet du cabotégravir sur les paramètres pharmacocinétiques des médicaments administrés en concomitance
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de cabotégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques des médicaments administrés en concomitance avec/sans cabotégravir Absence d’effet = 1,00 | |||
| Cmax | ASC | Cτ ou C24 h | ||||
| Éthinylœstradiol 0,03 mg, 1 f.p.j. | 30 mg 1 f.p.j. | 19 | 0,92 [0,83; 1,03] | 1,02 [0,97; 1,08] | 1,00 [0,92; 1,10] | |
| Lévonorgestrel 0,15 mg, 1 f.p.j. | 30 mg 1 f.p.j. | 19 | 1,05 [0,96; 1,15] | 1,12 [1,07; 1,18] | 1,07 [1,01; 1,15] | |
| Midazolam 3 mg | 30 mg 1 f.p.j. | 12 | 1,09 [0,94; 1,26] | 1,10 [0,95; 1,26] | n.d. | |
Rilpivirine 25 mg, 1 f.p.j. | 30 mg 1 f.p.j. | 11 | 0,96 [0,85; 1,09] | 0,99 [0,89; 1,09] | 0,92 [0,79; 1,07] | |
f.p.j. : fois par jour, IC : intervalle de confiance, n : nombre maximal de participants avec données, n.d. : non disponible
| APRETUDE est de 3 mL (600 mg) tous les deux mois. |
Tableau 6 Effet des médicaments administrés en concomitance sur les paramètres
pharmacocinétiques du cabotégravir
| Médicament(s) administré(s) en concomitance et dose(s) | Dose de cabotégravir | n | Rapport de la moyenne géométrique (IC à 90 %) des paramètres pharmacocinétiques du cabotégravir avec/sans médicaments administrés en concomitance Absence d’effet = 1,00 | |||
| Cmax | ASC | Cτ ou C24 h | ||||
Étravirine 200 mg, 2 f.p.j. | 30 mg 1 f.p.j. | 12 | 1,04 [0,99; 1,09] | 1,01 [0,96; 1,06] | 1,00 [0,94; 1,06] | |
Rifabutine 300 mg, 1 f.p.j. | 30 mg 1 f.p.j. | 12 | 0,83 [0,76; 0,90] | 0,79 [0,74; 0,83] | 0,74 [0,70; 0,78] | |
| Rifampicine 600 mg, 1 f.p.j. | Dose unique de 30 mg | 15 | 0,94 [0,87; 1,02] | 0,41 [0,36; 0,46] | n.d. | |
Rilpivirine 25 mg, 1 f.p.j. | 30 mg 1 f.p.j. | 11 | 1,05 [0,96; 1,15] | 1,12 [1,05; 1,19] | 1,14 [1,04; 1,24] | |
f.p.j. : fois par jour, IC : intervalle de confiance, n : nombre maximal de participants avec données, n.d. : non disponible
9.5 Interactions médicament-aliment
Les comprimés APRETUDE peuvent être pris avec ou sans nourriture (voir 10 Pharmacologie clinique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le cabotégravir inhibe l’intégrase du VIH en se liant au site actif de l’intégrase et en bloquant l’étape du transfert de brin de l’intégration de l’acide désoxyribonucléique (ADN) rétroviral, essentielle au cycle de réplication du VIH.
10.2 Pharmacodynamie
Effets sur l’électrocardiogramme
Dans le cadre d’une étude contrôlée par placebo avec répartition aléatoire et triple permutation, 42 participants en santé ont été répartis de façon aléatoire pour recevoir trois doses de placebo administrées par voie orale, 150 mg de cabotégravir toutes les 12 heures (la Cmax moyenne à l’état d’équilibre était environ 2,8 fois et 5,6 fois plus élevée que celle atteinte après l’administration d’une dose de 30 mg par voie orale une fois par jour et l’injection d’une dose de 600 mg de cabotégravir tous les deux mois, respectivement) ou une dose unique de 400 mg de moxifloxacine (comparateur actif) selon 6 séquences en ordre aléatoire. Après ajustement initial et en fonction du placebo, la variation moyenne maximale appariée dans le temps de l’intervalle QT corrigé selon la méthode Fridericia (QTcF) a été de 2,62 ms (limite supérieure de l’IC unilatéral à 90 % : 5,26 ms) dans le cas du cabotégravir. Le cabotégravir n’a pas allongé l’intervalle QTc au cours des 24 heures qui ont suivi l’administration de la dose.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques des composants d’APRETUDE comprimés et d’APRETUDE injectable sont présentées au tableau 12. Les paramètres pharmacocinétiques mesurés après l’administration de doses multiples figurent respectivement dans le tableau 13 et le tableau 14.
Tableau 7 Propriétés pharmacocinétiques d’APRETUDE (comprimés de cabotégravir et cabotégravir injectable)
| Comprimés de cabotégravir | Cabotégravir injectable | |
| Absorption | ||
| Tmax, médiane | 3 heures | 7 jours |
| Effet d’un repas riche en matières grasses (par rapport à l’état de jeûne) : rapport des ASCTa | 1,14 (1,02; 1,28) | n.d. |
| Distribution | ||
| Taux de liaison aux protéines plasmatiques humaines | > 99,8 % | > 99,8 % |
| Rapport sang:plasma | 0,5 | 0,5 |
| Rapport des concentrations LCR/plasmab | 0,003 (0,002 à 0,004) | 0,003 (0,002 à 0,004) |
| Métabolisme | ||
| Voies métaboliques | UGT1A1 UGT1A9 (mineure) | UGT1A1 UGT1A9 (mineure) |
| Élimination | ||
| t1/2, moyenne | 41 heures | De 5,6 à 11,5 (semaines)c |
| Principale voie d’élimination | Métabolisme | Métabolisme |
| % de la dose totale marquée au 14C excrétée dans l’urine (sous forme inchangée)d | 27 (0) | n.d. |
| % de la dose totale marquée au 14C excrétée dans les fècesd (sous forme inchangée)d | 59 (47) | n.d. |
a Rapport des moyennes géométriques (avec nourriture/à jeun) des paramètres pharmacocinétiques (intervalle de confiance à 90 %); repas hypercalorique et riche en matières grasses = 870 kcal, 53 % de matières grasses.
b Médiane (intervalle). La portée clinique des rapports des concentrations liquide céphalo-rachidien/plasma est inconnue. Les concentrations ont été mesurées à l’état d’équilibre une semaine après l’administration intramusculaire de suspensions injectables à libération prolongée de cabotégravir tous les mois ou tous les 2 mois.
c t1/2 limitée par l’absorption.
d Posologie dans les études sur le bilan massique : administration orale d’une dose unique de cabotégravir marqué au 14C.
Tableau 8 Propriétés pharmacocinétiques de doses multiples d’APRETUDE comprimés
| Paramètre | Moyenne géométrique (5e; 95e percentile)a |
| Cmax (µg/mL) | 8,0 (5,3; 11,9) |
| ASCtau (µg.h/mL) | 145 (93,5; 224) |
| Ctau (µg/mL) | 4,6 (2,8; 7,5) |
a Les valeurs des paramètres pharmacocinétiques étaient fondées sur des estimations post-hoc individuelles à partir de modèles pharmacocinétiques de population pour les patients des études de phase III sur le traitement du VIH.
Tableau 9 Paramètres pharmacocinétiques de doses multiples mesurés suivant les injections intramusculaires initiales et subséquentes (tous les 2 mois) d’APRETUDE injectable
| Dose | Moyenne géométrique (5e; 95e percentile)a | ||
| ASCtaub (µg•h/mL) | Cmax (µg/mL) | Ctau (µg/mL) | |
Injection i.m. initiale de 600 mgc | 1591 (714; 3245) | 8,0 (5,3; 11,9) | 1,5 (0,65; 2,9) |
| Injection i.m. tous les 2 mois de 600 mg | 3764 (2431; 5857) | 4,0 (2,3; 6,8) | 1,6 (0,8; 3,0) |
a Les valeurs des paramètres pharmacocinétiques étaient fondées sur des estimations post-hoc individuelles à partir de modèles pharmacocinétiques de population pour les patients des études de phase III sur le traitement du VIH. b Tau correspond à l’intervalle entre deux doses : 24 heures pour l’administration par voie orale; 1 mois pour l’injection initiale et 2 mois pour les injections par voie i.m. (calendrier d’injections tous les 2 mois) de suspension injectable à libération prolongée.
c Les valeurs de la Cmax de l’injection initiale reflètent principalement l’administration par voie orale car l’injection initiale a été administrée le même jour que la dernière dose par voie orale; cependant, les valeurs de l’ASC (0-tau) et de la Ctau reflètent l’injection initiale. En cas d’administration sans traitement préliminaire par voie orale à des personnes infectées par le VIH (n = 110), la Cmax de la moyenne géométrique (5e; 95e percentile) observée pour le cabotégravir (1 semaine après l’injection initiale) était de 1,89 µg/mL (0,438; 5,69) et la Ctau était de 1,43 µg/mL (0,403; 3,90).
Absorption
Cabotégravir administré par voie orale
Le cabotégravir sous forme de comprimés est rapidement absorbé après administration par voie orale, avec un Tmax médian à 3 heures. La linéarité de la pharmacocinétique du cabotégravir dépend de la dose et de la préparation. Après l’administration par voie orale de comprimés, la pharmacocinétique du cabotégravir était proportionnelle à la dose à légèrement moins que proportionnelle à la dose de10 mg à 60 mg. À la suite de l’administration une fois par jour, l’état d’équilibre pharmacocinétique est atteint en 7 jours.
La biodisponibilité absolue du cabotégravir n’a pas été établie.
Effets des aliments sur l’absorption orale
La prise de nourriture a augmenté le degré d’absorption du cabotégravir : les repas riches en matières grasses ont augmenté l’ASC(0-∞) du cabotégravir de 14 % et augmenté la Cmax de 14 % par rapport à la prise à jeun. Ces augmentations ne sont pas cliniquement significatives.
Cabotégravir injectable
La pharmacocinétique du cabotégravir injectable est limitée par son absorption (modèle pharmacocinétique flip-flop) : sa lente absorption du muscle fessier jusqu’à la circulation générale se traduit par une concentration plasmatique soutenue. Après l’injection intramusculaire d’une dose unique de 600 mg, la concentration plasmatique du cabotégravir est détectable le jour de l’injection avec des concentrations médianes de cabotégravir à 4 heures après la dose de 0,290 μg/mL, ce qui est supérieur à la CI90-CP in vitro de 0,166 μg/mL, et atteint la concentration plasmatique maximale avec un Tmax médian de 7 jours. Les concentrations cibles sont atteintes après l’injection initiale par voie i.m. (voir le tableau 15). Le cabotégravir a été détecté dans le plasma jusqu’à 52 semaines ou plus après l’administration d’une injection unique.
L’exposition plasmatique au cabotégravir augmente proportionnellement ou d’une manière légèrement inférieure à ce qui est jugé proportionnel à la dose après l’administration d’une injection intramusculaire unique et d’injections intramusculaires répétées de doses comprises entre 100 et 800 mg.
Distribution
D’après les données in vitro, le cabotégravir se lie fortement (environ > 99 %) aux protéines plasmatiques humaines. À la suite de l’administration de comprimés par voie orale, le volume de distribution apparent moyen (Vz/F) dans le plasma était de 12,3 L. Chez l’humain, les volumes de distribution du compartiment central (Vc/F) et du compartiment périphérique (Vp/F) du cabotégravir plasmatique ont été estimés respectivement à 5,27 L et à 2,43 L. Ces estimations des volumes de distribution, et l’hypothèse selon laquelle la biodisponibilité serait élevée, semblent indiquer qu’une fraction du cabotégravir est distribuée dans le milieu extracellulaire.
La présence de cabotégravir a été décelée dans les voies génitales féminines et masculines, après une injection intramusculaire unique de 3 mL (600 mg), comme l’a observé une étude chez des participants sains (n = 15). Les concentrations médianes du cabotégravir au jour 3 (premiers échantillons de tissus destinés à l’analyse pharmacocinétique) étaient de 0,49 μg/mL dans le tissu cervical, de 0,29 μg/mL dans le liquide cervicovaginal, de 0,37 μg/mL dans le tissu vaginal, de 0,32 μg/mL dans le tissu rectal et de 0,69 μg/mL dans le liquide rectal, soit des valeurs supérieures à la CI90-CP in vitro. Les concentrations médianes de cabotégravir dans les tissus sont demeurées à peu près égales ou supérieures à la CI90-CP in vitro jusqu’à 4 semaines après l’injection par voie i.m. Le cabotégravir a été détecté dans le LCR de patients infectés par le VIH-1 et recevant des suspensions injectables de cabotégravir à action prolongée.
Métabolisme
Le cabotégravir est principalement métabolisé par l’UGT1A1 et dans une moindre mesure par l’UGT1A9. Le cabotégravir est le composé circulant prédominant dans le plasma : il représente > 90 % du radiocarbone plasmatique total. Après son administration par voie orale chez les humains, le cabotégravir est principalement éliminé par voie métabolique; son élimination rénale sous forme inchangée est faible (< 1 % de la dose). Quarante-sept pour cent (47 %) de la dose totale de cabotégravir administrée par voie orale sont excrétés dans les fèces sous forme inchangée. On ignore si cela est dû totalement ou partiellement à la non-absorption du médicament ou à l’excrétion biliaire du glucuroconjugué, qui peut ensuite être dégradé pour former le composé parent dans la lumière intestinale. La présence du cabotégravir a été décelée dans des échantillons de bile duodénale. Le glucuroconjugué était également présent dans certains échantillons de bile duodénale (mais pas tous). Vingt-sept pour cent (27 %) de la dose totale de cabotégravir administrée par voie orale sont excrétés dans l’urine, principalement sous la forme d’un glucuroconjugué (75 % de la substance radioactive récupérée dans l’urine; 20 % de la dose totale).
Élimination
Voie orale
Le cabotégravir a une demi-vie terminale moyenne de 41 h et une clairance apparente (CL/F) de 0,21 L par heure d’après les analyses pharmacocinétiques de population.
Suspension injectable
Selon les estimations, la demi-vie terminale apparente moyenne du cabotégravir, qui est limitée par la vitesse d’absorption de cet agent, varierait entre 5,6 et 11,5 semaines après l’administration d’une injection intramusculaire unique. La demi-vie apparente du cabotégravir injectable significativement plus longue que celle de la forme orale témoigne de la vitesse d’absorption à partir du site d’injection vers la circulation générale. La clairance apparente (CL/F) était de 0,151 L/h.
Populations et états pathologiques particuliers
Aucune variation cliniquement significative des paramètres pharmacocinétiques du cabotégravir n’a été observée en fonction de l’âge, du sexe, de la race ou de l’origine ethnique, de l’IMC ou des polymorphismes du gène UGT1A1. On ne dispose d’aucune donnée sur l’utilisation du cabotégravir chez des participants co-infectés par le virus de l’hépatite B et de l’hépatite C dans les études sur la PPrE.
- Enfants et adolescents : Les analyses pharmacocinétiques de population n’ont révélé aucune différence d’exposition cliniquement pertinente entre les participants adolescents (âgés de 12 ans et plus et pesant au moins 35 kg) et les participants adultes infectés par le VIH-1 et non infectés dans le cadre du programme de développement du cabotégravir; par conséquent, aucun ajustement posologique n’est nécessaire pour les adolescents pesant au moins 35 kg.
Tableau 15 Paramètres pharmacocinétiques suivant l’administration de cabotégravir par voie orale une fois par jour, et à la suite des injections intramusculaires initiales et subséquentes (tous les 2 mois) chez des participants adolescents âgés de 12 ans à moins de 18 ans (≥ 35 kg)
Phase d’administration | Schéma posologique | Moyenne géométrique (5e; 95e percentile)a | ||
| ASC(0-tau)b (µg•h/mL) | Cmax (µg/mL) | Ctau (µg/mL) | ||
Traitement préliminaire par voie orale | 30 mg une fois par jour | 203 (136; 320) | 11 (7,4; 16,6) | 6,4 (4,2; 10,5) |
| Injection initialec | Dose initiale de 600 mg par voie i.m. | 2085 (1056; 4259) | 11 (7,4; 16,6) | 1,9 (0,80; 3,7) |
Injection tous les 2 mois | 600 mg par voie i.m. tous les 2 mois | 5184 (3511; 7677) | 5,1 (3,1; 8,2) | 2,5 (1,3; 4,2) |
a Les valeurs des paramètres pharmacocinétiques étaient fondées sur des estimations individuelles a posteriori issues de modèles pharmacocinétiques populationnels appliqués à une population d’adolescents infectés par le VIH-1 (n = 147) pesant de 35,2 à 98,5 kg et à une population d’adolescents non infectés par le VIH-1 (n = 62) pesant de 39,9 à 167 kg. b Tau correspond à l’intervalle entre deux doses : 24 heures pour l’administration par voie orale; 1 mois pour l’injection initiale, 2 mois pour les injections subséquentes (calendrier d’injections tous les 2 mois) pour l’administration par voie i.m. de suspension injectable à libération prolongée.
c Les valeurs de la Cmax de l’injection initiale reflètent principalement l’administration par voie orale, car l’injection initiale était administrée le même jour que la dernière dose par voie orale; cependant, les valeurs de l’ASC (0-tau) et de la Ctau reflètent l’injection initiale.
Les paramètres pharmacocinétiques et les recommandations posologiques concernant le cabotégravir chez les personnes âgées de moins de 12 ans ou pesant moins de 35 kg n’ont pas été établis.
- Personnes âgées : Les analyses pharmacocinétiques de population n’ont révélé aucun effet cliniquement pertinent de l’âge sur la pharmacocinétique du cabotégravir. Les données pharmacocinétiques du cabotégravir chez les personnes âgées de 65 ans et plus sont limitées.
- Sexe : Les analyses pharmacocinétiques de population n’ont révélé aucun effet cliniquement pertinent du sexe sur la pharmacocinétique du cabotégravir. De plus, aucune variation cliniquement pertinente des concentrations plasmatiques du cabotégravir n’a été observée en fonction du sexe dans l’étude HPTN 083, qui comptait des hommes cisgenres et des femmes transgenres prenant ou non un traitement hormonal trans-sexualisant.
- Polymorphisme génétique : Selon une méta-analyse de données recueillies auprès de participants sains et de personnes infectées par le VIH, l’ASC, la Cmax et la Ctau moyennes du cabotégravir à l’état d’équilibre ont été multipliées par un facteur de 1,2 après l’administration du cabotégravir injectable chez des participants infectés par le VIH porteurs de génotypes de l’UGT1A1 associés à un métabolisme lent du cabotégravir, par rapport à une augmentation moyenne d’un facteur de 1,38 après l’administration de cabotégravir par voie orale. Une augmentation semblable de l’ASC, de la Cmax et de la Ctau du cabotégravir à l’état d’équilibre (d’un facteur de 1,3 à 1,5 en moyenne) a été observée après l’administration par voie orale chez l’ensemble des participants sains et infectés par le VIH. Ces différences ne sont pas considérées comme pertinentes sur le plan clinique. Aucune variation des paramètres pharmacocinétiques du cabotégravir n’était associée aux polymorphismes du gène UGT1A9; par conséquent, aucun ajustement posologique n’est nécessaire chez les personnes présentant des polymorphismes du gène UGT1A1 ou UGT1A9.
- Origine ethnique : Les analyses pharmacocinétiques de population n’ont révélé aucun effet cliniquement pertinent de l’origine ethnique sur la pharmacocinétique du cabotégravir.
- Insuffisance hépatique : Aucune différence pharmacocinétique cliniquement importante n’a été observée entre les participants atteints d’une insuffisance hépatique modérée et les participants sains qui leur avaient été appariés. Aucun ajustement posologique n’est nécessaire chez les personnes atteintes d’une insuffisance hépatique légère à modérée (classe A ou B de Child-Pugh). L’effet d’une insuffisance hépatique sévère (classe C de Child-Pugh) sur la pharmacocinétique du cabotégravir n’a pas été étudié.
- Insuffisance rénale : Aucune différence pharmacocinétique cliniquement importante n’a été observée entre les participants atteints d’une insuffisance rénale sévère (clairance de la créatinine [ClCr] ≥ 15 et < 30 mL/min et non dialysés) et les participants sains qui leur avaient été appariés. Aucun ajustement posologique n’est nécessaire chez les personnes atteintes d’une insuffisance rénale légère, modérée ou sévère (non dialysées). Le cabotégravir n’a pas été étudié chez les personnes dialysées.
- Obésité : Les analyses pharmacocinétiques de population n’ont révélé aucun effet cliniquement pertinent de l’IMC sur la pharmacocinétique du cabotégravir; par conséquent, aucun ajustement posologique n’est nécessaire en fonction de l’IMC.
11 Conservation, stabilité et mise au rebut
Conserver APRETUDE comprimés à une température maximale de 30 °C.
Conserver APRETUDE injectable à une température de 30 °C ou moins dans la boîte d’origine. Ne pas congeler.
12 Particularités de manipulation du produit
Suspension injectable
Si la boîte a été conservée au réfrigérateur, le flacon doit être ramené à la température ambiante avant l’administration (ne pas dépasser 30 °C).
Une fois que la suspension a été aspirée dans la seringue, l’injection doit être faite dès que possible, mais la suspension peut rester dans la seringue pendant une période maximale de 2 heures à température ambiante. La seringue remplie ne doit pas être placée dans le réfrigérateur. Si cette période de 2 heures est dépassée, le médicament, la seringue et l’aiguille doivent être mis au rebut.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Cabotégravir – comprimés pour administration par voie orale
Nom propre : cabotégravir sodique
Nom chimique : (3S,11aR)-N-[(2,4-difluorophényl)méthyl]-6-hydroxy-3-méthyl-5,7-dioxo-2,3,5,7,11,11a-hexahydro[1,3]oxazolo[3,2-a]pyrido[1,2-d]pyrazine-8-carboxamide de sodium
Formule moléculaire et masse moléculaire : C19H16F2N3NaO5
427,33 g/mol
Formule développée :
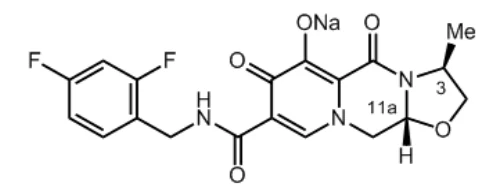
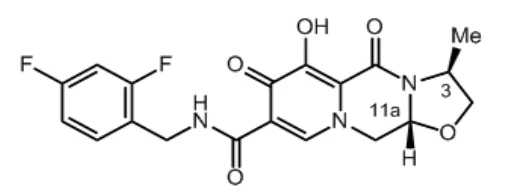
Propriétés physicochimiques : Le cabotégravir sodique est un solide blanc à blanchâtre qui est légèrement soluble dans l’eau. Il est pratiquement insoluble à presque tous les pH de la gamme physiologique.
Cabotégravir – suspension injectable à libération prolongée
Nom propre : cabotégravir
Nom chimique : (3S,11aR)-N-[(2,4-difluorophényl)méthyl]-6-hydroxy-3-méthyl-5,7-dioxo-2,3,5,7,11,11a-hexahydro[1,3]oxazolo[3,2-a]pyrido[1,2-d]pyrazine-8-carboxamide
Formule moléculaire et masse moléculaire : C19H17F2N3O5
405,35 g/mol
Formule développée :
Propriétés physicochimiques : Le cabotégravir est un solide blanc à blanchâtre qui est pratiquement insoluble dans l’eau. Il est pratiquement insoluble à presque tous les pH de la gamme physiologique.
14 Études cliniques
14.1 Études cliniques par indication
Prophylaxie préexposition au VIH-1chez les adultes
L’efficacité d’APRETUDE a été évaluée dans le cadre de deux études multicentriques, contrôlées, menées à double insu, avec répartition aléatoire (1:1) et à deux groupes : l’étude HPTN 083, menée chez des femmes transgenres et des hommes non infectés par le VIH-1 ayant des rapports sexuels avec des hommes et présentant des signes de comportement à haut risque pour l’infection par le VIH-1, et l’étude HPTN 084, menée chez des femmes cisgenres non infectées par le VIH-1 et à risque de contracter le VIH-1.
Les participants répartis au hasard pour recevoir APRETUDE ont d’abord reçu un traitement préliminaire par voie orale consistant en l’administration quotidienne d’un comprimé de 30 mg de cabotégravir et d’un placebo pendant une période maximale de 5 semaines, puis sont passés à un traitement consistant en l’administration d’une injection intramusculaire d’APRETUDE à raison de 3 mL (600 mg) aux mois 1 et 2, puis tous les 2 mois par la suite, et d’un comprimé placebo une fois par jour. Les participants répartis au hasard pour recevoir TRUVADA ont d’abord reçu TRUVADA (TDF à 300 mg/FTC à 200 mg) et un placebo par voie orale pendant une période maximale de 5 semaines, suivis de TRUVADA par voie orale une fois par jour et d’un placebo par injection intramusculaire aux mois 1 et 2, puis tous les 2 mois par la suite.
HPTN 083
Dans l’étude HPTN 083 évaluant la non-infériorité, 4570 hommes cisgenres et femmes transgenres ayant des rapports sexuels avec des hommes ont été répartis de façon aléatoire selon un rapport 1:1 pour recevoir APRETUDE (n = 2283) ou TRUVADA (n = 2287). De ces 4570 participants, 4566 ont reçu APRETUDE (n = 2281) ou TRUVADA (n = 2285) à titre de médicament à l’étude administré à l’insu jusqu’à la semaine 153. Quatre des participants répartis au hasard n’ont pas reçu le médicament à l’étude (soit 2 participants dans le groupe APRETUDE et 2 autres dans le groupe TRUVADA).
Au début de l’étude, l’âge médian des participants était de 26 ans, 12 % étaient des femmes transgenres, 72 % étaient de race autre que blanche et 67 % avaient < 30 ans.
Les caractéristiques démographiques des sujets de l’étude HPTN 083 sont résumées dans le tableau 16.
Tableau 16 Résumé des caractéristiques démographiques et autres caractéristiques initiales
(population répartie de façon aléatoire) pour l’étude HPTN 083
| Caractéristique démographique | APRETUDE (N = 2283) | TRUVADA (N = 2287) | ||
| Âge (ans), n | ||||
| Médiane (minimum; maximum) | 26,0 (18; 69) | 26,0 (18; 69) | ||
| Cohorte, n (%) | ||||
| HSH | 2014 (88) | 1982 (87) | ||
| FTG | 266 (12) | 304 (13) | ||
| Préfère ne pas répondre | 3 (< 1) | 1 (< 1) | ||
| Race, n (%) | ||||
| Blanche | 618 (27) | 649 (28) | ||
| Amérindienne ou autochtone de l’Alaska | 616 (27) | 600 (26) | ||
| Noire ou afro-américaine | 565 (25) | 569 (25) | ||
| Asiatique | 417 (18) | 406 (18) | ||
| Mixte | 49 (2) | 54 (2) | ||
| Autochtone d’Hawaï ou d’une autre île du Pacifique | 5 (< 1) | 2 (< 1) | ||
| Inconnue | 13 (< 1) | 7 (< 1) | ||
| Origine ethnique, n (%) | ||||
| Hispanique ou latino-américaine | 1043 (46) | 1067 (47) | ||
| Ni hispanique ni latino-américaine | 1240 (54) | 1219 (53) | ||
| Non mentionnée | 0 | 1 (< 1) | ||
| Score SexPro, n (%)a | ||||
| ≤ 16 | 1555 (68 %) | 1571 (69 %) | ||
| IMC (kg/m2) | ||||
| Médiane (minimum; maximum) | 24,40 (14,7; 91,0) | 24,50 (14,3; 67,4) | ||
a Le score SexPro (promotion de la santé sexuelle) n’a été recueilli qu’en Amérique du Nord et du Sud.
HPTN 084
Dans l’étude HPTN 084 évaluant la supériorité, 3224 femmes cisgenres ont été réparties de façon aléatoire selon un rapport 1:1 pour recevoir APRETUDE (n = 1614) ou TRUVADA (n = 1610) à titre de médicament à l’étude administré à l’insu jusqu’à la semaine 153.
Au début de l’étude, l’âge médian des participants était de 25 ans, > 99 % étaient de race autre que blanche, > 99 % étaient des femmes cisgenres et 49 % avaient < 25 ans.
Les caractéristiques démographiques des sujets de l’étude HPTN 084 sont présentées dans le tableau 17.
Tableau 17 Caractéristiques démographiques et autres caractéristiques initiales des participants
(population répartie de façon aléatoire) pour l’étude HPTN 084
| Caractéristique démographique | APRETUDE (N = 1614) | TRUVADA (N = 1610) | ||
| Âge | ||||
| Âge médian (minimum; maximum) en années | 25,0 (18; 44) | 25,0 (18; 45) | ||
| Groupe d’âge < 25 ans, n (%) | 800 (50) | 794 (49) | ||
| Race/origine ethnique, n (%) | ||||
| Asiatique | 2 (< 1) | 3 (< 1) | ||
| Noire ou afro-américainea | 1612 (> 99) | 1606 (> 99) | ||
| Blanche | 0 | 1 (< 1) | ||
| Sexe assigné à la naissance | ||||
| Masculin | 0 | 0 | ||
| Féminin | 1614 (100) | 1610 (100) | ||
| Genre auto-identifié | ||||
| Homme | 0 | 3 (< 1) | ||
| Femme | 1612 (> 99) | 1607 (> 99) | ||
| Homme transgenre (de femme à homme) | 2 (< 1) | 0 | ||
| Cote de risque VOICE lors de la sélection, n (%) | ||||
| < 5 | 327 (20) | 345 (21) | ||
| ≥ 5 | 1287 (80) | 1265 (79) | ||
| IMC (kg/m2) | ||||
| Médiane (minimum; maximum) | 25,7 (16,4; 54,3) | 25,6 (15,0; 51,3) | ||
| IMC < 30, n (%) | 1149 (71) | 1180 (73) | ||
| IMC ≥ 30, n (%) | 465 (29) | 430 (27) | ||
a Noire ou afro-américaine est une catégorie raciale de la FDA. Aucune personne afro-américaine n’a participé à cette étude.
Résultats de l’étude
HPTN 083
Le paramètre d’évaluation principal était le taux de nouvelles infections par le VIH parmi les participants répartis de façon aléatoire pour recevoir APRETUDE en comprimés par voie orale et APRETUDE injectable par rapport à TRUVADA, une réduction de 66 % du risque de nouvelle infection par le VIH ayant été obtenue avec APRETUDE [rapport des risques instantanés (IC à 95 %) de 0,34 (0,18; 0,62)]; d’autres tests ont révélé un cas prévalent d’infection parmi les participants recevant APRETUDE, ce qui donne lieu à une réduction de 69 % du risque de nouvelle infection par rapport à TRUVADA (voir le tableau 18). Dans une analyse provisoire planifiée des résultats de l’étude, un comité multinational de surveillance des données et de l’innocuité a recommandé que la phase menée en aveugle dans l’étude HPTN 083 soit interrompue en raison de l’efficacité supérieure avérée d’APRETUDE par rapport à TRUVADA administré une fois par jour par voie orale, et que les participants répartis au hasard dans le groupe TRUVADA actif se voient offrir APRETUDE.
Tableau 18 Paramètre d’évaluation principal de l’efficacité : Comparaison des taux de nouvelles infections par le VIH au cours de la phase de répartition aléatoire de l’étude HPTN 083 (ITma, tests virologiques rétrospectifs étendus)
| APRETUDE (N = 2278) | TRUVADA (N = 2281) | Valeur de p pour la supériorité | |
| Personnes-années | 3211 | 3193 | |
Nouvelles infections par le VIH-1 (taux d’incidence pour 100 personnes-années) | 12b (0,37) | 39 (1,22) | |
| Rapport des risques instantanés (IC à 95 %) | 0,31 (0,16; 0,58) | p = 0,0003 | |
a Intention de traiter modifiée.
b Au terme de l’analyse principale, des tests virologiques rétrospectifs étendus ont été effectués afin de déterminer plus précisément le moment de survenue des infections par le VIH. En conséquence, un cas prévalent d’infection a été décelé parmi les 13 cas de nouvelles infections observés chez les participants recevant APRETUDE. Le rapport des risques instantanés initial (IC à 95 %) obtenu dans le cadre de l’analyse principale est de 0,34 (0,18; 0,62).
Les résultats de toutes les analyses de sous-groupes concordaient avec l’effet protecteur global, le taux de nouvelles infections par le VIH-1 étant plus faible chez les participants répartis de façon aléatoire dans le groupe APRETUDE que chez les participants répartis de façon aléatoire dans le groupe TRUVADA (voir le tableau 19).
Tableau 19 Taux de nouvelles infections par le VIH-1 par sous-groupe dans l’étude HPTN 083
(ITm, tests virologiques rétrospectifs étendus)
Sous- groupe | APRETUDE Incidence pour 100 personnes -années | APRETUDE Personnes-années | TRUVADA Incidence pour 100 personnes -années | TRUVADA Personne s-années | RRI (IC à 95 %) | ||
| Âge | |||||||
| < 30 ans | 0,47 | 2110 | 1,66 | 1987 | 0,29 (0,15; 0,59) | ||
| ≥ 30 ans | 0,18 | 1101 | 0,50 | 1206 | 0,39 (0,08; 1,84) | ||
| Sexe | |||||||
| HSHa | 0,35 | 2836 | 1,14 | 2803 | 0,32 (0,16; 0,64) | ||
| FTGb | 0,54 | 371 | 1,80 | 389 | 0,34 (0,08; 1,56) | ||
| Race (É.-U.) | |||||||
| Noire | 0,58 | 691 | 2,28 | 703 | 0,26 (0,09; 0,76) | ||
| Autre que noire | 0,00 | 836 | 0,50 | 801 | 0,11 (0,00; 2,80) | ||
| Région | |||||||
| É.-U. | 0,26 | 1528 | 1,33 | 1504 | 0,21 (0,07; 0,60) | ||
| Amérique latine | 0,49 | 1020 | 1,09 | 1011 | 0,47 (0,17; 1,35) | ||
| Asie | 0,35 | 570 | 1,03 | 581 | 0,39 (0,08; 1,82) | ||
| Afrique | 1,08 | 93 | 2,07 | 97 | 0,63 (0,06; 6,50) | ||
a HSH : hommes cisgenres qui ont des rapports sexuels avec des hommes
b FTG : femmes transgenres qui ont des rapports sexuels avec des hommes
HPTN 084
Le paramètre d’évaluation principal était le taux de nouvelles infections par le VIH parmi les participants répartis de façon aléatoire pour recevoir APRETUDE en comprimés par voie orale et APRETUDE injectable par rapport à TRUVADA, une réduction de 88 % du risque de nouvelle infection par le VIH-1 ayant été obtenue avec APRETUDE [rapport des risques instantanés (IC à 95 %) de 0,12 (0,05; 0,31)]; d’autres tests ont révélé un cas prévalent d’infection parmi les participants recevant APRETUDE, ce qui donne lieu à une réduction de 90 % du risque de nouvelle infection par le VIH-1 par rapport à TRUVADA (voir le tableau 20). Le comité multinational de surveillance des données et de l’innocuité a recommandé de mettre fin de façon prématurée à la phase menée en aveugle et avec répartition aléatoire dans l’étude HPTN 084 après qu’une analyse provisoire ait indiqué que les critères d’arrêt préétablis avaient été remplis (supériorité d’APRETUDE par rapport à TRUVADA).
Tableau 20 Paramètre d’évaluation principal de l’efficacité dans l’étude HPTN 084 : Comparaison des taux de nouvelles infections par le VIH au cours de la phase de répartition aléatoire (ITm, tests virologiques rétrospectifs étendus)
| APRETUDE (N = 1613) | TRUVADA (N = 1610) | Valeur de p pour la supériorité | |
| Personnes-années | 1960 | 1946 | |
Nouvelles infections par le VIH-1 (taux d’incidence pour 100 personnes- années) | 3a (0,15) | 36 (1,85) | |
| Rapport des risques instantanés (IC à 95 %) | 0,10 (0,04; 0,27) | p < 0,0001 | |
a Au terme de l’analyse principale, des tests virologiques rétrospectifs étendus ont été effectués afin de déterminer plus précisément le moment de survenue des infections par le VIH-1. En conséquence, un cas prévalent d’infection a été décelé parmi les 4 cas de nouvelles infections par le VIH-1 observés chez les participants recevant APRETUDE. Le rapport des risques instantanés initial (IC à 95 %) obtenu dans le cadre de l’analyse principale, corrigé pour tenir compte des abandons prématurés, est de 0,12 (0,05; 0,31).
Les résultats des analyses de sous-groupes planifiées concordaient avec l’effet protecteur global, le taux de nouvelles infections par le VIH-1 étant plus faible chez les participants répartis de façon aléatoire dans le groupe APRETUDE que chez les participants répartis de façon aléatoire dans le groupe TRUVADA (voir le tableau 21).
Tableau 21 Taux de nouvelles infections par le VIH-1 par sous-groupe dans l’étude HPTN 084
(ITm, tests virologiques rétrospectifs étendus)
Sous- groupe | APRETUDE Incidence pour 100 personnes-années | APRETUDE Personnes-années | TRUVADA Incidence pour 100 personnes-années | TRUVADA Personne s-années | RRI (IC à 95 %) |
| Âge | |||||
| < 25 ans | 0,23 | 868 | 2,34 | 853 | 0,12 (0,03; 0,46) |
| ≥ 25 ans | 0,09 | 1093 | 1,46 | 1093 | 0,09 (0,02; 0,49) |
| IMC | |||||
| < 30 | 0,22 | 1385 | 1,88 | 1435 | 0,12 (0,04; 0,38) |
| ≥ 30 | 0,00 | 575 | 1,76 | 511 | 0,04 (0,00; 0,93) |
Prophylaxie préexposition au VIH-1chez les adolescents âgés de 12 ans et plus et pesant au moins 35 kg
HPTN 083-01 et HPTN 084-01
L’innocuité, la tolérabilité et la pharmacocinétique du cabotégravir injectable ont été évaluées dans le cadre de deux études cliniques de phase IIb, multicentriques et ouvertes (HPTN 083-01 et HPTN 084-01). Au total, 64 adolescents à risque âgés de moins de 18 ans et pesant au moins 35 kg, non infectés par le VIH, ont été recrutés et ont reçu un comprimé de 30 mg de cabotégravir par jour pendant une période maximale de 5 semaines, puis des injections de cabotégravir (injection unique de 3 mL [600 mg] aux mois 1, 2, puis tous les 2 mois par la suite, soit aux mois 4, 6 et 8).
Au début de l’étude HPTN 083-01, l’âge médian des participants était de 17,0 ans, leur poids médian était de 70,6 kg, 100 % étaient des garçons et 44 % étaient de race autre que blanche.
Dans le cadre de l’étude HPTN 084-01, l’âge médian des participants était de 16,0 ans, leur poids médian était de 55,7 kg, 100 % étaient des filles et 100 % étaient de race autre que blanche.
Pour chacune de ces deux études, l’objectif principal, qui était d’évaluer l’innocuité, la tolérabilité et l’acceptabilité du cabotégravir injectable chez des adolescents âgés de moins de 18 ans, sains et non infectés par le VIH, a été atteint (voir 8 Effets indésirables).
MOCHA
L’innocuité, la tolérabilité et la pharmacocinétique du cabotégravir à prise orale et injectable ont été évaluées dans le cadre d’une étude en cours de phase I/II, non comparative, multicentrique et ouverte, l’étude MOCHA (IMPAACT 2017, étude 208580). Dans le cadre de cette étude, 30 adolescents âgés de 12 ans à moins de 18 ans et pesant au moins 35 kg, infectés par le VIH-1 et présentant une suppression virologique, ont été recrutés et ont reçu un comprimé de 30 mg de cabotégravir par jour pendant au moins 4 semaines, puis des injections de cabotégravir pendant 3 mois (mois 1 : injection de 600 mg, mois 2 et 3 : injection de 400 mg) ou des injections de cabotégravir tous les deux mois pendant 2 mois (mois 1 et 2 : injection de 600 mg), tout en poursuivant leur traitement de fond par association d’antirétroviraux.
Au début de l’étude, l’âge médian des participants était de 15,0 ans, leur poids médian était de 47,9 kg, 47 % étaient des filles et 100 % étaient de race autre que blanche; aucun participant ne présentait une numération des CD4+ inférieure à 350 cellules par mm3.
Les paramètres d’évaluation principaux à la semaine 16, qui consistaient à confirmer les doses, l’innocuité et le profil pharmacocinétique du cabotégravir par voie orale et injectable chez des adolescents infectés par le VIH et présentant une suppression virologique, ont été satisfaits (voir 8 Effets indésirables, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
15 Microbiologie
Activité antivirale en culture cellulaire
Le cabotégravir a exercé une activité antivirale contre des souches de laboratoire du VIH-1 de type sauvage; la concentration moyenne de cet agent nécessaire pour réduire la réplication virale de 50 % (CE50) était de 0,22 nM dans les cellules mononucléaires du sang périphérique (CMSP), de 0,74 nM dans les cellules HEK 293T et de 0,57 nM dans les cellules MT-4. Dans les cultures cellulaires, le cabotégravir a également exercé une activité antivirale contre 24 isolats cliniques du VIH-1 (3 isolats de chacun des variants du groupe M [variants A, B, C, D, E, F et G] et 3 isolats du groupe O); ses CE50 variaient de 0,02 à 1,06 nM dans le cas du VIH-1. Les CE50 du cabotégravir contre 3 isolats cliniques du VIH-2 variaient entre 0,10 et 0,14 nM. On ne dispose d’aucune donnée clinique chez les patients porteurs du VIH-2.
Activité antivirale en association avec d’autres agents antiviraux
Aucun médicament à l’activité intrinsèque anti-VIH n’a été antagoniste de l’activité antirétrovirale du cabotégravir (les évaluations in vitro ont été menées en association avec la rilpivirine, la lamivudine, le ténofovir et l’emtricitabine).
Effet du sérum humain et des protéines sériques
D’après les résultats d’études in vitro, la CI50 du cabotégravir varierait par un facteur de 408 en présence de sérum humain pur (résultat fondé sur l’extrapolation) et la CI50 corrigée pour les protéines sériques (CI50-CP) a été évaluée à 102 nM dans les cellules MT-4.
Résistance in vitro
Isolement à partir de VIH-1 de type sauvage et activité contre des souches résistantes :
Des virus résistants au cabotégravir ont été sélectionnés après des passages successifs d’une souche IIIB du VIH-1 dans des cultures de cellules de la lignée MT-2 en présence de cabotégravir. Les substitutions d’acides aminés au sein du domaine intégrase observées qui ont diminué la sensibilité au cabotégravir incluaient : Q146L (facteur de variation : de 1,3 à 4,6), S153Y (facteur de variation : de 2,8 à 8,4) et I162M (facteur de variation : 2,8). La substitution T124A au sein du domaine intégrase a aussi été observée seule (facteur de variation : de 1,1 à 7,4 pour la sensibilité au cabotégravir) et avec la substitution S153Y (facteur de variation : de 3,6 à 6,6 pour la sensibilité au cabotégravir) ou I162M (facteur de variation : 2,8 pour la sensibilité au cabotégravir). Les passages successifs en culture cellulaire de virus présentant les substitutions au sein du domaine intégrase Q148H, Q148K ou Q148R ont entraîné la sélection d’autres substitutions (C56S, V72I, L74M, V75A, T122N, E138K, G140S, G149A et M154I), les virus présentant ces substitutions étant moins sensibles au cabotégravir selon un facteur de variation allant de 2,0 à 410. Les réductions de la sensibilité les plus importantes étaient associées aux combinaisons de substitutions E138K+Q148K (facteur de variation : de 53 à 260) et V72I+E138K+Q148K (facteur de variation : 410).
Résistance in vivo
HPTN 083
Dans l’analyse principale de l’étude HPTN 083, il y a eu 13 nouvelles infections dans le groupe cabotégravir et 39 nouvelles infections dans le groupe fumarate de ténofovir disoproxil (TDF)/emtricitabine (FTC). Dans le groupe cabotégravir, 5 nouvelles infections sont survenues alors que les participants recevaient des injections de cabotégravir aux fins de PPrE, dont 4 ont reçu des injections dans les temps et 1 a reçu une injection ne respectant pas le schéma d’administration. Cinq nouvelles infections sont survenues ≥ 6 mois après la dernière dose de cabotégravir aux fins de PPrE. Trois nouvelles infections sont survenues au cours de la période de traitement préliminaire par voie orale.
Le génotypage et le phénotypage du VIH ont été tentés à la première visite lors de laquelle la charge virale du VIH était > 500 copies/mL. Sur les 13 nouvelles infections dans le groupe cabotégravir, 4 participants présentaient des mutations entraînant une résistance aux ITBI. Dans le groupe TDF/FTC, parmi les 4 participants présentant une résistance aux INTI (dont 3 présentant une résistance à différentes classes d’agents), 3 présentaient la mutation M184V/I et un, la mutation K65R.
Aucun des 5 participants qui ont été infectés après une interruption prolongée de l’administration du cabotégravir ne présentait de mutations de résistance aux ITBI. Ni le génotype ni le phénotype n’ont pu être générés pour l’un des 5 participants, le taux d’ARN du VIH-1 se limitant à 770 copies/mL. Le phénotype de l’intégrase n’a pas pu être généré pour l’un des 4 autres participants. Les 3 participants restants ont conservé leur sensibilité à tous les ITBI.
Trois participants ont été infectés au cours de la phase de traitement préliminaire par voie orale, avant de recevoir des injections de cabotégravir. Un participant ayant des concentrations plasmatiques de cabotégravir non détectables ne présentait aucune mutation de résistance aux ITBI et était sensible à tous les ITBI. Deux participants ayant des concentrations plasmatiques de cabotégravir détectables présentaient des mutations de résistance aux ITBI. Le premier participant présentait les mutations de résistance aux ITBI E138E/K, G140G/S, Q148R et E157Q. Le phénotype de l’intégrase n’a pas pu être généré. Le deuxième participant présentait les mutations de résistance aux ITBI E138A et Q148R. Ce virus était résistant au cabotégravir (facteur de variation : 5,92), mais sensible au dolutégravir (facteur de variation : 1,69).
Cinq participants ont contracté le VIH-1, malgré des injections de cabotégravir dans les temps pour 4 participants et une injection en dehors du schéma d’administration pour un participant. Deux participants présentaient des charges virales trop faibles pour être analysées. Le troisième participant ne présentait pas de mutations de résistance aux ITBI lors de la première visite de détection de la virémie (semaine 17), mais présentait la mutation R263K 112 et 117 jours plus tard. Bien que le phénotype n’ait pu être déterminé 112 jours plus tard, le phénotype au jour 117 a montré que ce virus était sensible à la fois au cabotégravir (facteur de variation : 2,32) et au dolutégravir (facteur de variation : 2,29). Le quatrième participant présentait les mutations de résistance aux ITBI G140A et Q148R. Le phénotype a montré une résistance au cabotégravir (facteur de variation : 13), mais une sensibilité au dolutégravir (facteur de variation : 2,09). Le cinquième participant ne présentait aucune mutation de résistance aux ITBI.
En plus des 13 nouvelles infections, un autre participant a été infecté par le VIH-1 au moment du recrutement et ne présentait alors aucune mutation de résistance aux ITBI, mais 60 jours plus tard, les mutations de résistance aux ITBI E138K et Q148K ont été détectées. Le phénotype n’a pas pu être généré.
Au terme de l’analyse principale, des tests virologiques rétrospectifs étendus ont été effectués afin de déterminer plus précisément le moment de survenue des infections par le VIH. En conséquence, parmi les 13 cas de nouvelles infections observés, un cas prévalent d’infection a été décelé chez un participant ayant reçu des injections de cabotégravir dans les temps.
HPTN 084
Dans l’analyse principale de l’étude HPTN 084, il y a eu 4 nouvelles infections dans le groupe cabotégravir et 36 nouvelles infections dans le groupe TDF/FTC.
Dans le groupe cabotégravir, 2 nouvelles infections sont survenues alors que les participants recevaient des injections; un participant avait reçu 3 injections de cabotégravir en retard et les deux n’avaient pas respecté le schéma d’administration du cabotégravir par voie orale.
Deux nouvelles infections sont survenues après la dernière dose de cabotégravir par voie orale; les deux participants ne respectaient pas le schéma d’administration du cabotégravir par voie orale. La première visite de détection de la séropositivité pour le VIH a eu lieu environ 11 semaines après le recrutement pour un participant et 57 semaines après le recrutement pour l’autre.
Le génotypage du VIH a été tenté à la première visite lors de laquelle la charge virale du VIH était > 500 copies/mL (première visite de détection de la virémie). Les résultats du génotypage du VIH étaient disponibles pour 3 des 4 participants du groupe cabotégravir. Aucune mutation de résistance majeure aux ITBI n’a été détectée.
Les résultats du génotypage du VIH étaient disponibles pour 33 des 36 nouvelles infections dans le groupe TDF/FTC. Un participant présentait une mutation majeure associée à la résistance aux INTI (M184V); ce participant présentait également une résistance aux INNTI liée à la mutation K103N. Neuf autres participants présentaient une résistance aux INNTI (7 présentaient la mutation K103N, seule ou associée à la mutation E138A ou P225H; 1 présentait la mutation K101E seule; 1 présentait la mutation E138A seule).
Au terme de l’analyse principale, des tests virologiques rétrospectifs étendus ont été effectués afin de déterminer plus précisément le moment de survenue des infections par le VIH-1. En conséquence, un cas prévalent d’infection a été décelé parmi les 4 cas de nouvelles infections par le VIH-1 observés chez les participants recevant le cabotégravir.
HPTN 083-01 et HPTN 084-01
Dans le cadre des études HPTN 083-01 et HPTN 084-01, aucun cas de nouvelle infection n’a été observé parmi les 64 adolescents à risque (pesant ≥ 35 kg) recevant le cabotégravir pour la PPrE au VIH-1.
16 Toxicologie non clinique
Toxicologie générale
L’effet d’un traitement quotidien prolongé avec des doses élevées de cabotégravir a été évalué dans le cadre d’études de toxicité comprenant l’administration par voie orale de doses répétées à des rats (26 semaines) et à des singes (39 semaines). Aucun effet indésirable lié au médicament à l’étude n’a été observé chez des rats ou des singes ayant reçu du cabotégravir par voie orale à des doses allant jusqu’à 1000 mg/kg/jour ou 500 mg/kg/jour ayant produit des taux d’exposition > 20 fois ou > 4 fois ceux observés avec la DMRH par voie orale, respectivement.
Lors de l’étude de toxicité de 14 jours menée chez le singe, une dose de 1000 mg/kg/jour n’a pas été tolérée et a entraîné une morbidité associée à des effets gastro-intestinaux (perte de poids corporel, vomissements, selles molles/liquides et déshydratation modérée à sévère).
Lors de l’étude de toxicité de 28 jours menée chez le singe, le taux d’exposition observé à la fin de l’étude à la dose de 500 mg/kg/jour était semblable à celui qui a été atteint dans l’étude de 14 jours à 1000 mg/kg/jour. Cela donne à penser que l’intolérance gastro-intestinale observée dans l’étude de 14 jours était attribuable à l’administration locale du médicament et non à une toxicité systémique.
Au cours d’une étude de 3 mois menée chez le rat, lorsque le cabotégravir a été administré par des injections sous-cutanées (s.-c.) mensuelles (dose allant jusqu’à 100 mg/kg), par des injections i.m. mensuelles (dose allant jusqu’à 75 mg/kg) ou par des injections s.-c. hebdomadaires (dose de 100 mg/kg), aucun effet indésirable ni aucun nouvel effet toxique sur les organes cibles n’a été noté (à des doses associées à des taux d’exposition > 30 fois ceux observés chez l’humain avec la DMRH, soit 400 mg par voie i.m.). Des effets locaux ont été observés au point d’injection et ces effets comprenaient des augmentations proportionnelles à la dose de la rougeur et de l’enflure à toutes les doses, accompagnées de réactions inflammatoires (érythème et œdème de grade très léger à sévère), chez les animaux qui ont reçu des injections i.m. mensuelles, à toutes les doses chez les femelles qui ont reçu des injections s.-c. mensuelles (≥ 5 mg/kg/mois) et chez les mâles qui ont reçu une dose ≥ 30 mg/kg/mois. Les effets microscopiques liés au traitement observés comprenaient une inflammation granulomateuse et l’infiltration de cellules inflammatoires mixtes aux points d’injection, accompagnées de manifestations macroscopiques correspondantes (zones pâles, nodules et masses).
Cancérogénicité/mutagénèse
Des études d’une durée de deux ans visant à évaluer la cancérogénicité du cabotégravir ont été réalisées chez la souris et le rat. Chez la souris, aucune hausse de l’incidence de tumeurs liée au médicament n’a été observée à des expositions au cabotégravir (mesurées selon l’ASC) allant jusqu’à 8 fois (chez les mâles) et jusqu’à 7 fois (chez les femelles) la DMRH. Chez le rat, aucune hausse de l’incidence de tumeurs liée au médicament n’a été observée à des expositions au cabotégravir allant jusqu’à 26 fois la DMRH. Le cabotégravir ne s’est pas non plus révélé génotoxique lors du test de mutation bactérienne inverse, du test sur les cellules de lymphome de souris ou du test du micronoyau mené in vivo chez des rongeurs.