


Monographie de produit - PMS-Teriflunomide
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique | 12/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire | 12/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Peau | 09/2021 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 04/2022 |
| 7.1.3 MISES EN GARDE ET PRÉCAUTIONS, Populations spéciales, Enfants | 12/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas
| énumérées. | |
| RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................... 2 | |
| TABLE DES MATIÈRES .............................................................................................................. 2 | |
| PA | RTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4 |
| 1 | |
| INDICATIONS ..................................................................................................................... 4 | |
| 1.1 Enfants (< 18 ans) ........................................................................................................ 4 | |
| 1.2 Personnes âgées .......................................................................................................... 4 | |
| 2 CONTRE-INDICATIONS ....................................................................................................... 4 | |
| 3 | ENCADRE SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................... 5 |
| 4 | |
| POSOLOGIE ET ADMINISTRATION ...................................................................................... 6 | |
| 4.1 Considérations posologiques ....................................................................................... 6 | |
| 4.2 Dose recommandée et modification posologique ....................................................... 6 | |
| 4.5 Dose oubliée ................................................................................................................ 7 | |
| 5 SURDOSAGE ....................................................................................................................... 7 | |
| 6 | RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT .............................................................. 8 |
| 7 | |
| MISES EN GARDE ET PRÉCAUTIONS .................................................................................... 8 | |
| 7.1 Populations particulières ........................................................................................... 18 | |
| 7.1.1 Femmes enceintes ..................................................................................................... 18 | |
| 7.1.2 Allaitement ................................................................................................................ 19 | |
| 7.1.3 Enfants ...................................................................................................................... 19 | |
| 7.1.4 Personnes âgées ........................................................................................................ 19 | |
| 8 | |
| EFFETS INDÉSIRABLES ...................................................................................................... 19 | |
| 8.1 Aperçu des effets indésirables ................................................................................... 19 | |
| 8.2 Effets indésirables observés dans les essais cliniques ............................................... 20 | |
| 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres | |
| données quantitatives ............................................................................................... 23 | |
| 8.5 Effets indésirables observés après la commercialisation ........................................... 24 | |
| 9 | INTERACTIONS MÉDICAMENTEUSES ................................................................................ 25 |
| 9.2 Aperçu des interactions médicamenteuses ............................................................... 25 | |
| 9.4 Interactions médicament-médicament ..................................................................... 25 | |
| 9.5 Interactions médicament-aliment ............................................................................. 28 | |
| 10 | PHARMACOLOGIE CLINIQUE ............................................................................................ 28 |
| 10.1 Mode d’action ........................................................................................................... 28 | |
| 10.2 Pharmacodynamie ..................................................................................................... 28 | |
| 10.3 Pharmacocinétique ................................................................................................... 29 | |
| 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ...................................................................... 32 | |
| PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................. 33 | |
| 13 | INFORMATION PHARMACEUTIQUES ................................................................................ 33 |
| 14 | ESSAIS CLINIQUES ............................................................................................................ 34 |
| 14.1 Essais cliniques par indication .................................................................................... 34 | |
| 14.2 Études comparatives de biodisponibilité ................................................................... 40 | |
| 15 MICROBIOLOGIE .............................................................................................................. 41 | |
| 16 TOXICOLOGIE NON CLINIQUE ........................................................................................... 41 | |
| 17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ....................................................................... 43 | |
| RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................................. 44 | |
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
pms-TERIFLUNOMIDE (tériflunomide) est indiqué pour :
monothérapie pour le traitement des patients qui souffrent de sclérose en plaques (SP)
rémittente pour réduire la fréquence des poussées cliniques et retarder l’aggravation de l’invalidité physique.
pms-TERIFLUNOMIDE ne doit être prescrit que par des médecins qui connaissent bien le diagnostic et la prise en charge de la sclérose en plaques.
1.1 Enfants (< 18 ans)
Enfants (< 18 ans) : L’innocuité et l’efficacité du tériflunomide n’ont pas été établies chez les patients pédiatriques. pms-TERIFLUNOMIDE n’est pas recommandé chez cette population de patients.
1.2 Personnes âgées
Les études cliniques sur le tériflunomide n’ont pas inclus de patients de plus de 65 ans. pms-TERIFLUNOMIDE doit être utilisé avec prudence chez les patients de 65 ans et plus. Les médecins qui choisissent de traiter des patients gériatriques doivent tenir compte du fait qu’un traitement par pms-TERIFLUNOMIDE, dans un contexte où les comorbidités et les médicaments concomitants sont plus fréquents, exige de la circonspection et pourrait nécessiter une surveillance additionnelle ou plus serrée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
pms-TERIFLUNOMIDE (tériflunomide) est contre-indiqué chez les patient(e)s qui :
- souffrent d’une hypersensibilité connue au tériflunomide, au léflunomide (molécule mère) ou à l’un des ingrédients non médicinaux de la préparation
- sont actuellement traités au moyen de léflunomide
- la coadministration du tériflunomide et du léflunomide est contre-indiquée.
souffrent d’insuffisance hépatique sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Fonctions hépatique, biliaire et pancréatique)
- sont enceintes ou les femmes aptes à procréer qui n’utilisent pas une méthode contraceptive fiable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes). pms-TERIFLUNOMIDE peut causer du tort au fœtus lorsqu’il est administré à des femmes enceintes. Toute grossesse doit être écartée avant le début du traitement.
- souffrent d’immunodéficience (p. ex., sida)
- souffrent d’insuffisance médullaire ou d’anémie, de leucopénie, de neutropénie ou de thrombocytopénie significatives
- souffrent d’infections actives graves
3 ENCADRE SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes Hépatotoxicité
Des cas d’anomalies hépatiques sévères, y compris d’insuffisance hépatique fatale, n’ont été signalés que rarement depuis la commercialisation du produit. L’utilisation concomitante du pms-TERIFLUNOMIDE et d’autres médicaments potentiellement hépatotoxiques peut entraîner un risque d’anomalies hépatiques sévères. Il faut mesurer les taux de transaminases et de bilirubine dans les six mois qui précèdent le début du traitement par le pms-TERIFLUNOMIDE et surveiller les taux d’ALT au moins tous les mois pendant au moins six mois après le début du pms-TERIFLUNOMIDE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). Si on soupçonne une anomalie hépatique induite par le médicament, cesser le pms-TERIFLUNOMIDE et appliquer une procédure d’élimination accélérée au moyen de cholestyramine ou de charbon activé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Procédure d’élimination accélérée). pms-TERIFLUNOMIDE est contre-indiqué chez les patients qui souffrent d’insuffisance hépatique sévère. Les patients qui présentent une maladie du foie préexistante pourraient être exposés à un risque accru d’augmentation des transaminases sériques s’ils prennent pms-TERIFLUNOMIDE.
Risque de tératogénicité
Selon des données animales, le tériflunomide peut provoquer de graves anomalies congénitales s’il est utilisé pendant la grossesse. Il faut écarter toute grossesse avant le début du traitement par le pms-TERIFLUNOMIDE. pms-TERIFLUNOMIDE est contre-indiqué chez les femmes enceintes ou aptes à procréer qui n’utilisent pas une méthode contraceptive fiable. Il faut éviter toute grossesse pendant un traitement par le pms-TERIFLUNOMIDE ou avant la fin d’une procédure d’élimination accélérée suite à un traitement par le pms-TERIFLUNOMIDE (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes, Procédure d’élimination accélérée; et 7.1 Populations particulières, 7.1.1 Femmes enceintes).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Des contrôles sont recommandés avant d’amorcer le traitement et en cours de traitement :
Il faut mesurer les taux de transaminases et de bilirubine dans les six mois qui précèdent le début du traitement par le pms-TERIFLUNOMIDE, puis périodiquement tout au long du traitement. Surveiller les taux d’ALT au moins tous les mois pendant au moins six mois après le début du pms-TERIFLUNOMIDE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique, biliaire et pancréatique).
Il faut obtenir une formule sanguine complète (FSC) au cours des six mois précédant le début du traitement par le pms-TERIFLUNOMIDE. La surveillance devrait ensuite se faire en fonction des signes et symptômes d’infection, le cas échéant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Avant de commencer le pms-TERIFLUNOMIDE, procéder à un test de dépistage de la tuberculose latente chez les patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système Immunitaire - Infections).
Vérifier la tension artérielle avant le début du traitement par le pms-TERIFLUNOMIDE et périodiquement tout au long du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Obtenir un test de grossesse négatif avant le début du traitement par le pms-
TERIFLUNOMIDE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes).
4.2 Dose recommandée et modification posologique
La dose recommandée du pms-TERIFLUNOMIDE est de 14 mg par voie orale, une fois par jour, avec ou sans aliments.
Patients pédiatriques
L’innocuité et l’efficacité du tériflunomide n’ont pas été établies chez les patients pédiatriques. pms-TERIFLUNOMIDE n’est pas recommandé chez cette population de patients.
Patients gériatriques
Les études cliniques sur le tériflunomide n’ont pas inclus de patients de plus de 65 ans. pms-TERIFLUNOMIDE doit être utilisé avec prudence chez les patients de 65 ans et plus étant donné que la comorbidité et les médicaments concomitants sont plus fréquents (voir 2
| CONTRE-INDICATIONS; | 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, | ||
| 10 PHARMACOLOGIE CLINIQUE, | 10.3 Pharmacocinétique, Populations particulières et états | ||
pathologiques).
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. Le tériflunomide est contre-indiqué chez les patients atteints
d’insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique, biliaire, pancréatique).
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire pour les patients souffrant d’insuffisance rénale sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Les patients souffrant d’insuffisance rénale sévère qui sont dialysés n’ont pas fait l’objet d’une évaluation. Le tériflunomide n’est pas recommandé chez cette population.
4.5 Dose oubliée
Si une dose est omise, le traitement doit continuer avec la dose suivante, comme prévu.
5 SURDOSAGE
On ne dispose d’aucune donnée relativement au surdosage ou à l’intoxication symptomatiques au tériflunomide chez l’être humain.
Une dose de tériflunomide de 70 mg par jour pendant un maximum de 14 jours a été bien tolérée chez des sujets en bonne santé.
En cas de surdose ou de toxicité significatives, on recommande la cholestyramine ou le charbon activé pour accélérer l’élimination (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée).
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Oral | Comprimé enrobé de 14 mg | Amidon de maïs, cellulose microcristalline, hydroxypropylcellulose, glycolate d’amidon sodique, monohydrate de lactose et stéarate de magnésium. L’enrobage des comprimés contient : Aluminium de carmin d’indigo, dioxyde de titane, hypromellose, polyéthylène glycol et talc. |
pms-TERIFLUNOMIDE est offert sous forme de comprimés enrobés renfermant 14 mg de tériflunomide : comprimés enrobés pentagonaux bleu pâle à bleu pastel débossé avec « 14 » d’un côté et rien de l’autre côté.
Conditionnement
pms-TERIFLUNOMIDE est fourni sous forme de plaquette alvéolée de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Procédure d'élimination accélérée
Le tériflunomide s’élimine lentement du plasma.
Sans procédure d’élimination accélérée, il faut en moyenne huit mois pour atteindre des taux plasmatiques inférieurs à 0,02 mg/L. Toutefois, compte tenu de la variabilité interindividuelle de l’élimination du médicament, il faut parfois jusqu’à deux ans. Une procédure d’élimination accélérée peut être appliquée à n’importe quel moment après l’arrêt du pms-TERIFLUNOMIDE.
L’élimination peut être accélérée de l’une des deux façons suivantes :
- administration de 8 g de cholestyramine toutes les 8 heures pendant 11 jours. Si la dose de 8 g de cholestyramine trois fois par jour n’est pas bien tolérée, on peut réduire la dose à 4 g de cholestyramine trois fois par jour.
- administration de 50 g de poudre de charbon activé par voie orale toutes les 12 heures pendant 11 jours.
Si les procédures d’élimination sont mal tolérées, il faut savoir que les jours de traitement ne doivent pas obligatoirement être consécutifs, à moins qu’il faille abaisser rapidement le taux plasmatique de tériflunomide.
À la fin des 11 jours, les deux schémas ont accéléré avec succès l’élimination du tériflunomide, entraînant une baisse de plus de 98 % de ses taux plasmatiques.
L’utilisation de la procédure d’élimination accélérée pourrait entraîner un retour graduel de l’activité de la maladie si le patient répondait au traitement par le pms-TERIFLUNOMIDE.
La cholestyramine et le charbon activé peuvent tous deux interagir avec l’absorption de certains médicaments concomitants et influer particulièrement sur l’absorption des œstrogènes et des progestatifs, de sorte que la fiabilité des contraceptifs oraux pourrait ne pas être garantie durant une procédure d’élimination accélérée au moyen de cholestyramine ou de charbon activé. On recommande l’utilisation d’une autre méthode contraceptive.
Lactose
Comme les comprimés de pms-TERIFLUNOMIDE contiennent du lactose, les patients présentant une intolérance au galactose, un déficit en lactase ou un syndrome de malabsorption de glucose- galactose, trois problèmes héréditaires rares, ne doivent pas prendre du pms-TERIFLUNOMIDE.
Appareil cardiovasculaire
Lors des études sur la sclérose en plaques avec témoins sous placebo, le changement moyen de la tension artérielle systolique comparativement aux valeurs de départ a été de 2,6 mm Hg avec le tériflunomide à 14 mg et de -0,8 mm Hg avec le placebo. Le changement de tension artérielle diastolique par rapport aux valeurs de départ a été de 1,8 mm Hg avec le tériflunomide 14 mg et de -0,5 mm Hg avec le placebo.
L’hypertension a été signalée parmi les réactions indésirables chez 4,2 % des patients traités au moyen du tériflunomide à 14 mg, comparativement à 2 % des patients sous placebo durant une période allant jusqu’à 2 ans dans le cadre des essais contrôlés avec placebo. Au cours d’une étude de prolongation de longue durée portant sur l’innocuité, de nouveaux cas d’hypertension ont été signalés à titre d’effet indésirable survenu pendant le traitement chez 13,4 % de l’ensemble des patients traités par le tériflunomide à 14 mg pendant une durée médiane d’environ 5 ans. À chaque intervalle de 6 mois du traitement de longue durée, de nouveaux cas d’hypertension ont été signalés à titre d’effet indésirable survenu pendant le traitement chez une proportion de patients traités par tériflunomide allant jusqu’à 3 % Il faut vérifier la tension artérielle avant le début du traitement par le pms-TERIFLUNOMIDE et périodiquement tout au long de celui-ci. Il faut traiter de façon appropriée l’élévation de la tension artérielle durant un traitement par le pms-TERIFLUNOMIDE.
Hématologique
Une baisse moyenne d’environ 15 % du taux de globules blancs (principalement des neutrophiles et des lymphocytes) et d’environ 10 % du taux de plaquettes a été observée lors des essais sur le tériflunomide avec témoins sous placebo comparativement aux valeurs de départ. La baisse de la numération moyenne des globules blancs est survenue au cours des six premières semaines et les numérations de globules blancs sont restées basses durant le traitement (voir 8 EFFETS INDÉSIRABLES).
La majorité des patients ont connu une remontée des taux de neutrophiles et/ou de lymphocytes en l’espace de moins de huit semaines, qu’ils aient continué ou non de prendre du tériflunomide.
De rares cas de pancytopénie, d’agranulocytose et de thrombocytopénie ont été signalés après la mise en marché du léflunomide. Un risque similaire est à prévoir avec le tériflunomide.
Il faut obtenir une formule sanguine complète (FSC) au cours des six mois précédant le début du traitement par le pms-TERIFLUNOMIDE, puis périodiquement tout au long de celui-ci. La surveillance devrait ensuite se faire en fonction des signes et symptômes évocateurs d’infection, le cas échéant.
Peu importe le contexte où on déciderait de passer du pms-TERIFLUNOMIDE à un autre agent comportant un risque de suppression hématologique, ou vice versa, il est recommandé de surveiller les signes de toxicité hématologique en raison de l’exposition systémique concomitante aux deux produits due à la lente élimination plasmatique du pms-TERIFLUNOMIDE et de quelques-uns des autres traitements (p. ex., le natalizumab, le fingolimod). Le recours à une procédure d’élimination accélérée peut réduire ce risque lorsqu’on passe à un autre traitement, mais pourrait aussi entraîner un retour de l’activité de la maladie si le patient répondait au traitement par le pms-TERIFLUNOMIDE (voir
| 10 | |||
| PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique; | 7 MISES EN GARDE ET PRÉCAUTIONS, | ||
| Procédure d’élimination accélérée) | |||
.
Chez les patients souffrant d’anémie, de leucopénie et/ou de thrombocytopénie préexistante, de même que chez les patients présentant une insuffisance médullaire ou exposés à un risque de suppression médullaire, le risque d’anomalies hématologiques est plus élevé. En présence de tels effets, il faut envisager le recours à une procédure d’élimination accélérée.
Fonctions hépatique, biliaire et pancréatique
Fonction hépatique :
Des dysfonctionnements hépatiques ont été signalés chez certains patients sous le tériflunomide lors des essais cliniques. De rares cas d’anomalie hépatique sévère, y compris d’insuffisance hépatique mortelle, ont été signalés après la commercialisation. Les patients souffrant de maladie hépatique préexistante pourraient être exposés à un risque accru de hausse des transaminases sériques lorsqu’ils prennent du pms-TERIFLUNOMIDE. En temps normal, les patients qui souffrent de maladie hépatique aiguë ou chronique préexistante ou dont le taux d’alanine aminotransférase (ALT) sérique atteint plus de deux fois la limite supérieure de la normale (LSN) avant le début du traitement ne devraient pas être traités par le pms-TERIFLUNOMIDE. pms-TERIFLUNOMIDE est contre-indiqué chez les patients qui souffrent d’insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS).
Des hausses des taux d’enzymes hépatiques ont été observées chez les patients traités par le tériflunomide.
Lors d’essais avec témoins sous placebo, des taux d’ALT supérieurs à trois fois la LSN ont été observés chez 44 patients sur 786 (5,6 %) traités par le tériflunomide à 14 mg et chez 30 patients sur 806 (3,7 %) sous placebo, durant une période de traitement maximale de 2 ans. Ces élévations sont survenues surtout au cours des six premiers mois de traitement. La moitié des cas sont revenus à la normale sans arrêt du médicament. Dans le cadre des essais cliniques, le tériflunomide était cessé si l’élévation de l’ALT excédait trois fois la LSN lors de deux tests consécutifs.
Parmi les patients chez qui on a cessé le tériflunomide et qui ont été soumis à une procédure d’élimination accélérée lors des essais comparatifs, les taux de transaminases sériques sont revenus à la normale en l’espace d’environ deux mois.
Lors d’essais cliniques comparatifs, un cas grave d’« hépatite toxique » a été signalé chez une patiente de 35 ans. La patiente a présenté un taux d’ALT de 32 fois la LSN accompagné d’un ictère cinq mois après le début du traitement par le tériflunomide à 14 mg. La patiente a été hospitalisée pendant cinq semaines et elle a récupéré après une plasmaphérèse et une procédure d’élimination accélérée par cholestyramine. Même si l’étiologie de l’événement hépatique demeure mal élucidée, dans ce cas-ci, un lien causal avec le tériflunomide est possible.
Des lésions hépatiques d’origine médicamenteuse (DILI), ayant dans certains cas menacé le pronostic vital, ont été observées après la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation). Le délai d’apparition des DILI allait de quelques jours à plusieurs années après l’amorce du traitement par tériflunomide. Les DILI ont touché des patients porteurs ou non de facteurs de risque, notamment des antécédents d’hépatotoxicité médicamenteuse ou l’emploi d’autres médicaments hépatotoxiques, y compris des agents visant le traitement de la sclérose en plaques. Vu le risque de lésion hépatique grave, il faut user de prudence et surveiller étroitement les patients qui reçoivent pms-TERIFLUNOMIDE avec d’autres médicaments pouvant être toxiques pour le foie, ou qui ont des antécédents d’hépatotoxicité médicamenteuse (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, Hépatotoxicité et risque de tératogénicité).
Chez tous les patients, on doit mesurer les taux de transaminases et de bilirubine sériques dans les six mois qui précèdent le début d’un traitement par le pms-TERIFLUNOMIDE. Il faut vérifier les taux d’ALT au moins tous les mois pendant au moins six mois après le début du pms-TERIFLUNOMIDE. On recommande une surveillance additionnelle si le pms-TERIFLUNOMIDE est utilisé avec d’autres médicaments potentiellement hépatotoxiques ou en présence d’antécédents d’hépatotoxicité médicamenteuse. Envisager l’arrêt du pms-TERIFLUNOMIDE si l’augmentation des transaminases sériques (plus de trois fois la LSN) est confirmée. Surveiller les taux de transaminases et de bilirubine sériques pendant le traitement par le pms-TERIFLUNOMIDE, particulièrement chez les patients qui présentent des symptômes évocateurs d’une dysfonction hépatique tels que nausées, vomissements, douleurs abdominales, fatigue, anorexie ou ictère et/ou urines foncées inexpliqués. Le patient doit être avisé de signaler immédiatement tout signe ou symptôme d’hépatotoxicité. Si on soupçonne une anomalie hépatique induite par le tériflunomide, il faut cesser le pms-TERIFLUNOMIDE et appliquer une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée) et effectuer des contrôles hépatiques toutes les semaines jusqu’à normalisation. S’il se révèle peu probable que l’anomalie hépatique soit induite par le tériflunomide et qu’une autre cause probable est découverte, on peut envisager la reprise du traitement par tériflunomide.
En raison d’un risque d’effets hépatotoxiques additifs, la consommation d’alcool est à éviter durant un traitement par du pms-TERIFLUNOMIDE.
Hypoprotéinémie
Étant donné que le tériflunomide se lie fortement aux protéines et que sa capacité de fixation dépend des taux d’albumine, on s’attend à ce que les concentrations plasmatiques de tériflunomide non lié soient augmentées chez les patients qui souffrent d’hypoprotéinémie (par exemple, syndrome néphrotique). Le tériflunomide n’est pas recommandé chez les patients qui souffrent d’hypoprotéinémie sévère.
Insuffisance hépatique :
pms-TERIFLUNOMIDE est contre-indiqué chez les patients qui souffrent d’insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). La présence d’une insuffisance hépatique légère ou modérée n’a exercé aucun impact sur la pharmacocinétique du tériflunomide. Aucun ajustement posologique n’est à prévoir pour les patients présentant une insuffisance hépatique légère ou modérée.
Pancréatite :
De très rares cas de pancréatite symptomatique aiguë sans autre étiologie ont été signalés chez des patients adultes atteints de SP traités par tériflunomide (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation).
Dans un essai clinique mené auprès de patients pédiatriques atteints de SP, la fréquence de pancréatite était plus élevée chez les patients traités par le tériflunomide que chez les patients ayant reçu le placebo et plus élevée que celle observée chez les patients adultes atteints de SP (voir la section 8.2 Effets indésirables observés dans les essais cliniques, Population pédiatrique).
Si on soupçonne que les symptômes de pancréatite aiguë d’un patient sont induits par le médicament, il faut cesser pms-TERIFLUNOMIDE et appliquer une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée).
Système immunitaire
Infections
Les patients qui souffrent d’infections aiguës ou chroniques actives ne doivent pas commencer un traitement tant que ces infections ne sont pas maîtrisées. Si un patient développe une infection grave en cours de traitement par le pms-TERIFLUNOMIDE, il faut envisager une suspension du traitement et l’application d’une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée). Réévaluer les avantages et les risques avant la reprise du traitement. Informer les patients traités par le pms-TERIFLUNOMIDE qu’ils doivent signaler tout symptôme d’infection à un médecin.
pms-TERIFLUNOMIDE est contre-indiqué chez les patients qui souffrent d’immunodéficience sévère, de maladie médullaire ou d’infections graves non maîtrisées (voir 2 CONTRE-INDICATIONS). Les médicaments dotés d’un potentiel immunomodulateur, comme le tériflunomide, peuvent rendre les patients plus sensibles aux infections, y compris aux infections opportunistes.
Dans des études sur le tériflunomide avec témoins sous placebo, aucune augmentation globale du risque d’infections graves n’a été observée avec le tériflunomide à 14 mg comparativement au placebo, le risque ayant été de 2,5 % dans les deux cas. Toutefois, un cas fatal de septicémie à Klebsiella pneumoniæ est survenu chez un patient traité par le tériflunomide à 14 mg pendant 1,7 an. Lors d’études cliniques sur le tériflunomide, on a observé des cas de réactivation de l’hépatite à cytomégalovirus. Des infections fatales, notamment une pneumonie à Pneumocystis jiroveci et une aspergillose, ont été signalées après la mise en marché du produit chez des patients traités par léflunomide pour une polyarthrite rhumatoïde. La plupart des rapports faisaient néanmoins état d’un facteur de confusion lié à un traitement immunosuppresseur concomitant et/ou à une comorbidité qui, en plus de la polyarthrite rhumatoïde, peuvent prédisposer les patients aux infections.
Lors des études cliniques sur le tériflunomide des cas de tuberculose ont été observés. Avant de commencer le pms-TERIFLUNOMIDE, procéder à un dépistage de la tuberculose latente chez les patients. L’innocuité du tériflunomide chez les personnes souffrant de tuberculose latente est inconnue étant donné que le dépistage de la tuberculose n’a pas été effectué de manière systématique lors des études cliniques. Chez les patients qui obtiennent des résultats positifs au test de dépistage de la tuberculose, il faut administrer le traitement médical standard avant de commencer le pms-TERIFLUNOMIDE.
Hypersensibilité
Des cas d’hypersensibilité, d’œdème de Quincke et de réactions anaphylactiques ont été signalés après la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables post-commercialisation).
Il faut aviser le patient de mettre fin au traitement par le pms-TERIFLUNOMIDE et de consulter un médecin immédiatement en cas d’apparition du moindre signe ou symptôme d’anaphylaxie ou d’œdème de Quincke.
Emploi concomitant d’un traitement immunosuppresseur ou immunomodulateur
Étant donné que le léflunomide est la molécule mère du tériflunomide, la coadministration du pms-TERIFLUNOMIDE avec le léflunomide est contre-indiquée.
Sa coadministration avec des traitements antinéoplasiques ou immunosuppresseurs n’a pas fait l’objet d’évaluations et n’est pas recommandée en raison du risque potentiel d’effets additifs sur le système immunitaire.
Changement de traitement pour le pms-TERIFLUNOMIDE ou après le pms-TERIFLUNOMIDE
Compte tenu des données cliniques liées à l’administration concomitante du pms-TERIFLUNOMIDE et d’un interféron bêta ou de l’acétate de glatiramère, aucune période d’attente n’est requise lorsqu’on amorce le traitement par le pms-TERIFLUNOMIDE après un traitement par un interféron bêta ou l’acétate de glatiramère ou lorsqu’on amorce un traitement par un interféron bêta ou l’acétate de glatiramère après un traitement par le pms-TERIFLUNOMIDE.
Pour les cas où le patient passe du pms-TERIFLUNOMIDE au natalizumab ou au fingolimod, ou vice versa : voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique.
Compte tenu des caractéristiques et de la durée des effets immunosuppresseurs de l’alemtuzumab, il n’est pas recommandé d’amorcer un traitement par le pms-TERIFLUNOMIDE après un traitement par l’alemtuzumab à moins que les avantages du traitement par le pms-TERIFLUNOMIDE ne l’emportent nettement sur les risques pour le patient.
Vaccination
Deux études cliniques ont montré que les patients traités par tériflunomide développaient des réponses immunitaires appropriées lorsqu’ils recevaient des vaccins au moyen de néoantigènes inactivés (primovaccination) ou des vaccins de rappel (réexposition). On ne dispose d’aucune donnée clinique sur l’efficacité ou l’innocuité des vaccins vivants chez les patients traités par le tériflunomide. La vaccination au moyen de vaccins vivants n’est toutefois pas recommandée. La longue demi-vie du pms-TERIFLUNOMIDE doit entrer en ligne de compte lorsqu’on envisage d’administrer un vaccin vivant après l’arrêt du pms-TERIFLUNOMIDE.
Surveillance et essais de laboratoire
- Il faut vérifier la tension artérielle avant le début du traitement par le pms-TERIFLUNOMIDE et périodiquement tout au long du traitement. Il faut réguler de façon appropriée la tension artérielle durant un traitement par le pms-TERIFLUNOMIDE
- Il faut obtenir une formule sanguine complète (FSC) avant le début du traitement par le pms-TERIFLUNOMIDE, puis périodiquement tout au long du traitement. La surveillance devrait ensuite se faire en fonction des signes et symptômes évocateurs d’une infection.
- Il faut mesurer les taux de transaminases et de bilirubine dans les six mois qui précèdent le début du traitement par le pms-TERIFLUNOMIDE. Surveiller les taux d’ALT au moins tous les mois pendant au moins six mois après le début du pms-TERIFLUNOMIDE.
- Il faut obtenir un test de grossesse négatif avant le début du traitement par le pms-TERIFLUNOMIDE.
Système nerveux
Neuropathie périphérique :
Lors d’études avec témoins sous placebo, des cas de neuropathie périphérique (poly- et mononeuropathie [p. ex., syndrome du canal carpien]) ont été signalés plus souvent chez les patients traités par tériflunomide que chez les patients sous placebo. Dans les études pivots avec témoins sous placebo, l’incidence de la neuropathie périphérique confirmée par des tests de conduction nerveuse a été de 2,2 % (15 patients sur 685) dans le groupe sous tériflunomide à 14 mg, contre 0,6 % (quatre patients sur 708) dans le groupe sous placebo. Le traitement a été cessé chez deux patients qui présentaient une neuropathie périphérique confirmée alors qu’ils prenaient du tériflunomide à 14 mg ; l’un d’eux s’est rétabli après l’arrêt du traitement. L’autre cas de neuropathie périphérique n’est pas rentré dans l’ordre avec la poursuite du traitement. On a aussi signalé des cas de neuropathie périphérique chez des patients traités par léflunomide.
Un âge de plus de 60 ans, la prise concomitante de médicaments neurotoxiques et le diabète peuvent accroître le risque de neuropathie périphérique. Si un patient traité par le pms-TERIFLUNOMIDE présente des symptômes compatibles avec une neuropathie périphérique, par exemple des engourdissements ou des picotements bilatéraux des mains ou des pieds, envisager l’arrêt du traitement par le pms-TERIFLUNOMIDE et appliquer une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée).
Fonction rénale
Insuffisance rénale
L’insuffisance rénale sévère n’a exercé aucun impact sur la pharmacocinétique du tériflunomide. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale sévère.
Les patients souffrant d’une insuffisance rénale sévère qui sont dialysés n’ont fait l’objet d’aucune évaluation. Le tériflunomide n’est pas recommandé chez cette population.
Santé reproductive : risque pour les femmes et les hommes
- Risque tératogène
Utilisation chez les femmes aptes à procréer
pms-TERIFLUNOMIDE est contre-indiqué chez les femmes enceintes ou les femmes aptes à procréer qui n’utilisent pas une méthode contraceptive fiable. Si la patiente devient enceinte alors qu’elle prend ce médicament, il faut l’informer du risque potentiel pour le fœtus. Si la grossesse survient durant le traitement, le médicament doit être cessé immédiatement et il faut appliquer une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée). Dans ces conditions, il faut préférablement adresser la patiente à un obstétricien-gynécologue qui connaît la toxicité pour l’appareil reproducteur pour un examen plus approfondi et des conseils.
Il n’existe pas d’études adéquates et bien contrôlées sur le pms-TERIFLUNOMIDE chez les femmes enceintes.
Toutefois, selon des études menées chez l’animal, le tériflunomide peut accroître le risque de mort fœtale et d’effets tératogènes s’il est administré à des femmes enceintes (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). Dans des études sur des animaux, le tériflunomide s’est révélé sélectivement tératogène et embryolétal chez plusieurs espèces lorsqu’il était administré à des femelles gravides à des doses inférieures aux doses cliniques.
Les femmes aptes à procréer ne doivent pas commencer à prendre du pms-TERIFLUNOMIDE tant que toute grossesse n’a pas été écartée et tant qu’il n’a pas été confirmé qu’elles utilisent une méthode contraceptive fiable (voir 2 CONTRE-INDICATIONS). Avant de commencer un traitement par le pms-TERIFLUNOMIDE, il faut bien renseigner la patiente au sujet du risque potentiel grave pour le fœtus (voir 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, Hépatotoxicité et Risque de tératogénicité). Il faut informer la patiente que si ses règles ont le moindre retard ou si elle a une quelconque raison de soupçonner qu’elle est enceinte, elle doit en avertir son médecin immédiatement et subir un test de grossesse; et si le test est positif, le médecin et la patiente devront discuter du risque pour le fœtus.
À l’arrêt du pms-TERIFLUNOMIDE, toutes les femmes aptes procréer qui n’utilisent pas une méthode contraceptive fiable doivent subir une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée). Les femmes traitées par pms-TERIFLUNOMIDE qui souhaitent devenir enceintes doivent cesser le pms-TERIFLUNOMIDE et se soumettre à une procédure d’élimination accélérée, ce qui inclut une confirmation que les taux plasmatiques de tériflunomide diminuent à au moins 0,02 mg/L. Les concentrations plasmatiques de tériflunomide inférieures à 0,02 mg/L chez l’être humain sont présumées comporter un risque minime.
pms-TERIFLUNOMIDE peut faire augmenter la concentration plasmatique des contraceptifs oraux par un facteur de 1,54. Par conséquent, il faut porter attention au type ou à la dose de contraceptifs oraux utilisés (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Utilisation chez l’homme :
Du tériflunomide a été détecté dans le sperme humain. Aucune étude n’a été menée chez des animaux pour évaluer le risque de toxicité fœtale médié par le géniteur. Pour réduire tout risque possible, les hommes qui ne souhaitent pas concevoir un enfant et leurs partenaires de sexe féminin doivent utiliser une méthode contraceptive fiable. Les hommes qui souhaitent concevoir un enfant doivent cesser de prendre le pms-TERIFLUNOMIDE et subir une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée) pour ramener leur taux plasmatique de tériflunomide à moins de 0,02 mg/L.
Appareil respiratoire
Une pneumopathie interstitielle, notamment une pneumonie interstitielle aiguë, a été signalée avec la prise de tériflunomide après la commercialisation du produit.
Une pneumopathie interstitielle et l’aggravation d’une maladie pulmonaire interstitielle ont été signalées durant le traitement par léflunomide, la molécule mère du tériflunomide. La pneumopathie interstitielle est une maladie potentiellement mortelle qui peut apparaître subitement n’importe quand durant le traitement où le tableau clinique est variable. Le risque est plus élevé chez les patients qui ont déjà souffert de pneumopathie interstitielle.
Des cas graves d’hypertension pulmonaire, dont certains ont entraîné la mort, ont été signalés avec le tériflunomide après la commercialisation (voir la section 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation). Le délai avant l’apparition de l’hypertension pulmonaire variait de plusieurs jours à plusieurs années après l’instauration du traitement par pms-TERIFLUNOMIDE. Dans plusieurs cas, les patients présentaient une hypertension sous-jacente, une hypertension pulmonaire, une embolie pulmonaire ou une MPI.
L’apparition ou l’aggravation de symptômes pulmonaires tels que toux et dyspnée persistantes, avec ou sans fièvre, peuvent justifier l’arrêt du traitement et des examens plus approfondis, selon le cas. S’il est nécessaire d’arrêter la prise du médicament, on devrait envisager le début d’une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée).
Peau
Réactions indésirables cutanées sévères
Des cas de réactions cutanées graves, parfois mortelles, dont des cas de syndrome de Stevens-Johnson, d’érythrodermie bulleuse avec épidermolyse et d’hypersensibilité médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (DRESS), ont été signalés après la commercialisation chez des patients atteints de SP traités par le tériflunomide.
Si des réactions cutanées et/ou muqueuses (stomatite ulcéreuse) sont observées et font soupçonner des réactions cutanées majeures généralisées sévères (syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse ou hypersensibilité médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux), il faut cesser l’administration du pms-TERIFLUNOMIDE et instaurer sur-le-champ une procédure d’élimination accélérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée). La reprise ultérieure du traitement par le pms-TERIFLUNOMIDE est contre-indiquée dans de tels cas (voir 2 CONTRE-INDICATION)
De nouveaux cas de psoriasis (y compris le psoriasis pustuleux) et l’aggravation de cas existants de psoriasis ont été signalés chez des patients sous tériflunomide. L’arrêt du traitement et l’instauration d’une mesure d’élimination accélérée peuvent être envisagés dans de tels cas, en fonction de la maladie et des antécédents médicaux de chaque patient (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation).
7.1 Populations particulières
7.1.1 Femmes enceintes
pms-TERIFLUNOMIDE est contre-indiqué chez les femmes enceintes ou les femmes aptes à procréer qui n’utilisent pas une méthode contraceptive fiable (voir 2 CONTRE-INDICATIONS; et
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les | |
| hommes) | |
.
On ne dispose d’aucune étude adéquate et bien contrôlée sur le tériflunomide chez les femmes enceintes.
Toutefois, selon des études menées chez l’animal, le tériflunomide peut accroître le risque de mort fœtale ou d’effets tératogènes lorsqu’il est administré à des femmes enceintes (voir 16 TOXICOLOGIE NON CLINIQUE, Santé reproductive : risque pour les femmes et les hommes).
Les femmes aptes à procréer ne doivent pas commencer à prendre du pms-TERIFLUNOMIDE tant que toute grossesse n’a pas été écartée et tant qu’il n’a pas été confirmé qu’elles utilisent une méthode contraceptive fiable. Avant de commencer un traitement par le pms-TERIFLUNOMIDE, il faut bien renseigner les patientes au sujet du risque grave pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes).
Programme de surveillance active et de pharmacovigilance renforcée de la grossesse au tériflunomide
Les patientes qui sont devenues enceintes ou qui soupçonnent qu’elles pourraient l’être pendant qu’elles prenaient du pms-TERIFLUNOMIDE ou jusqu’à deux ans après l’arrêt du traitement par pms-TERIFLUNOMIDE doivent contacter leur professionnel de la santé. Un programme de surveillance active et de pharmacovigilance renforcée de la grossesse au tériflunomide a été établie pour recueillir des renseignements sur l’effet de l’exposition au tériflunomide pendant la grossesse. Les médecins sont encouragés à inscrire les femmes enceintes au Programme de surveillance active et de pharmacovigilance renforcée de la grossesse, ou les femmes enceintes peuvent elles-mêmes s’inscrire au Programme de surveillance active et de pharmacovigilance renforcée de la grossesse en composant le 1-888-550-6060 et peuvent accéder aux détails et aux matériaux éducatifs du programme sur le site Web suivant : www.pharmascience.com.
Travail et accouchement
On ne dispose d’aucune donnée adéquate sur les effets du tériflunomide sur le travail et l’accouchement chez les femmes enceintes.
7.1.2 Allaitement
Selon des études menées chez l’animal, le tériflunomide passe dans le lait maternel.
On ignore si ce médicament est excrété dans le lait maternel humain. Étant donné que de nombreux médicaments le sont et en raison du risque de réactions indésirables graves associées au tériflunomide chez les nourrissons allaités, il faut décider soit de cesser l’allaitement, soit de cesser le médicament en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du tériflunomide n’ont pas été établies chez les patients pédiatriques. pms-TERIFLUNOMIDE n’est pas recommandé chez cette population de patients (voir
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et | |
| pancréatique, | 8.2 Effets indésirables observés dans les essais cliniques, population pédiatrique) |
.
7.1.4 Personnes âgées
Les études cliniques sur le tériflunomide n’ont pas inclus de patients de plus de 65 ans. pms-TERIFLUNOMIDE doit être utilisé avec prudence chez les patients de 65 ans et plus. Les médecins qui choisissent de traiter des patients gériatriques doivent tenir compte du fait qu’un traitement par le pms-TERIFLUNOMIDE, dans un contexte où la comorbidité et la polypharmacie sont plus fréquentes, exige de la circonspection et pourrait nécessiter une surveillance additionnelle ou plus serrée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les réactions indésirables les plus fréquentes suivantes ont été signalées chez ≥ 10 % des sujets du groupe sous tériflunomide à 14 mg et représentent une différence ≥ 1 % comparativement au placebo : alopécie, diarrhée, augmentation de l’ALT et nausées.
Les résultats sur l’innocuité obtenus au cours du traitement de longue durée par tériflunomide concordent généralement avec ceux qui ont été signalés durant les essais contrôlés avec placebo d’une durée de 2 ans (voir 8 EFFETS INDÉSIRABLES, Innocuité à long terme).
Le tériflunomide est le principal métabolite du léflunomide. Le profil d’innocuité du léflunomide chez les patients souffrant de polyarthrite rhumatoïde pourrait être pertinent lorsqu’on prescrit le tériflunomide aux patients atteints de SP.
8.2 Effets indésirables observés dans les essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Adulte
Essais contrôlés avec placebo
En tout, 786 patients sous tériflunomide à 14 mg une fois par jour et 806 patients sous placebo ont constitué la population utilisée pour la vérification de l’innocuité dans l’analyse regroupée des études comparatives chez des patients souffrant de SP rémittente (voir 14 ESSAIS CLINIQUES).
Tableau 1 : Réactions indésirables lors des études comparatives (survenues chez ≥ 1 % des patients et signalées avec le tériflunomide à 14 mg à un taux ≥ 1 % supérieur par rapport au placebo)
Tériflunomide
CLASSEMENT PAR SYSTÈMES ET ORGANES
PRINCIPAUX
Terme préféré (%)
14 mg
(n = 786)
Placebo
(n = 806)
INFECTIONS ET INFESTATIONS Grippe 72 (9,2 %) 60 (7,4 %) Sinusite 47 (6,0 %) 31 (3,8 %) Gastro-entérite virale 23 (2,9 %) 11 (1,4 %) Herpès buccal 19 (2,4 %) 10 (1,2 %) TROUBLES DES SYSTÈMES SANGUIN ET
LYMPHATIQUE
Neutropénie 54 (6,9 %) 13 (1,6 %) TROUBLES DU SYSTÈME NERVEUX Tériflunomide
CLASSEMENT PAR SYSTÈMES ET ORGANES
PRINCIPAUX
Terme préféré (%)
14 mg
(n = 786)
Placebo
(n = 806)
Paresthésies 66 (8,4 %) 57 (7,1 %) Syndrome du canal carpien 16 (2,0 %) 8 (1,0 %) TROUBLES VASCULAIRES Hypertension 33 (4,2 %) 16 (2,0 %) TROUBLES RESPIRATOIRES, THORACIQUES ET
MÉDIASTINAUX
Dyspnée 13 (1,7 %) 5 (0,6 %) TROUBLES GASTRO-INTESTINAUX Diarrhée 113 (14,4 %) 63 (7,8 %) Nausées 97 (12,3 %) 63 (7,8 %) Douleur abdominale haute 44 (5,6 %) 35 (4,3 %) Maux de dents 25 (3,2 %) 15 (1,9 %) TROUBLES DE LA PEAU ET DES TISSUS SOUS-
CUTANÉS
Alopécie 111 (14,1 %) 35 (4,3 %) Érythème 39 (5,0 %) 27 (3,3 %) TROUBLES MUSCULOSQUELETTIQUES ET DES
TISSUS CONJONCTIFS
Douleur musculosquelettique 28 (3,6 %) 19 (2,4%) TROUBLES RÉNAUX ET URINAIRES Pollakiurie 16 (2,0 %) 8(1,0 %) TROUBLES DE L’APPAREIL REPRODUCTEUR ET
MAMMAIRES
Ménorragie 12 (1,5 %) 3 (0,4 %) TESTS ET ANALYSES Augmentation de l’alanine aminotransférase 110 (14,0 %) 62 (7,7 %) Augmentation de l’aspartate aminotransférase 24 (3,1 %) 10 (1,2 %) Perte de poids 21 (2,7 %) 8 (1,0 %) Augmentation de la gamma-glutamyltransférase 18 (2,3 %) 7 (0,9 %) Baisse de la numération des neutrophiles 17 (2,2 %) 8 (1,0 %) Baisse de la numération des lymphocytes 11 (1,4 %) 2 (0,2 %)
Les réactions indésirables survenues pendant le traitement les plus souvent signalées (chez > 1 % des patients traités par le tériflunomide) et ayant entraîné l’arrêt du traitement sont : la neutropénie (8 cas : 1,0 %), l’alopécie (12 cas; 1,5 %) et l’augmentation de l’alanine aminotransférase (14 cas; 1,7 %).
Décès d’origine cardiovasculaire
Quatre décès d’origine cardiovasculaire, dont trois morts subites et un infarctus du myocarde chez un patient qui avait des antécédents d’hyperlipidémie et d’hypertension, ont été signalés chez les près de 2 600 patients de la base de données pré-commercialisation exposés au tériflunomide. Ces décès d’origine cardiovasculaire sont survenus durant les volets de prolongation d’études non comparatives entre un et neuf ans suivant le début du traitement. Aucun lien n’a été établi entre le tériflunomide et les décès d’origine cardiovasculaire.
Hypophosphatémie
Lors des essais cliniques, 17 % des sujets traités par tériflunomide à 14 mg ont présenté une hypophosphatémie légère (≥ 0,6 mmol/L et < la limite inférieure de la normale), comparativement à 6 % des sujets sous placebo; 5 % des sujets traités par tériflunomide à 14 mg ont présenté une hypophosphatémie modérée (≥ 0,3 mmol/L et < 0,6 mmol/L), comparativement à 1 % des sujets sous placebo. Aucun sujet sous tériflunomide à 14 mg n’a présenté un taux de phosphore sérique < 0,3 mmol/L.
Le changement moyen du taux de phosphore inorganique au fil du temps par rapport aux valeurs de départ a témoigné d’un effet du tériflunomide comparativement au placebo. La baisse du phosphore inorganique dans les groupes sous tériflunomide s’est manifestée dès la semaine 2.
Avec le tériflunomide, le taux de phosphore inorganique moyen a diminué constamment au cours des six à 12 premières semaines et s’est stabilisé par la suite jusqu’à la fin de l’étude. À la semaine 12, les changements moyens des taux de phosphore inorganique par rapport aux valeurs de départ étaient de -0,01 mmol/L et de -0,14 mmol/L avec le placebo et le tériflunomide à 14 mg, respectivement.
Alopécie
L’alopécie a été signalée sous forme de raréfaction des cheveux, de baisse de la densité pileuse, de perte de cheveux, associées ou non avec un changement de la texture capillaire, chez 14,6 % des patients traités par tériflunomide à 14 mg, contre 4,5 % des patients sous placebo. La plupart des cas ont été décrits comme une manifestation diffuse ou généralisée affectant le cuir chevelu (aucune perte de tous les cheveux n’a été signalée) et sont survenus le plus souvent au cours des six premiers mois; la situation est rentrée dans l’ordre chez 100 patients sur 115 (87 %) traités par tériflunomide à 14 mg. La plupart des cas sont rentrés dans l’ordre en cours de traitement. Les abandons en raison de l’alopécie ont été de 1,5 % dans le groupe sous tériflunomide à 14 mg, contre 0,1 % dans le groupe sous placebo.
Innocuité à long terme
L’innocuité du tériflunomide a été évaluée dans le cadre d’une prolongation de longue durée d’un essai contrôlé avec placebo (TEMSO) mené chez des patients atteints de sclérose en plaques (SP) rémittente et traités par le tériflunomide pendant une durée médiane globale d’environ 5 ans (durée maximale du traitement d’environ 8,5 ans). Les résultats sur l’innocuité obtenus au cours du traitement de longue durée par tériflunomide concordent généralement avec ceux qui ont été signalés durant les essais contrôlés avec placebo d’une durée de 2 ans (voir
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire; | 8 EFFETS | |
| INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques, Essais contrôlés | ||
avec placebo).
Population pédiatrique
Dans un essai clinique mené auprès de patients pédiatriques atteints de SP, une pancréatite a été observée chez 1,8 % (2/109) des patients ayant reçu le tériflunomide comparativement à aucun patient (0/57) ayant reçu le placebo; l’un de ces cas a été grave. Deux cas supplémentaires de pancréatite ont été signalés pendant le traitement par le tériflunomide dans l’étude ouverte. Les symptômes cliniques comprenaient des douleurs abdominales, des nausées et/ou des vomissements. Les taux sériques d’amylase et de lipase étaient élevés chez ces patients. Le délai d’apparition était d’environ un à trois ans. Tous les patients se sont rétablis après l’arrêt du traitement et une procédure d’élimination accélérée (voir
| 7 MISES EN | |||
| GARDE ET PRÉCAUTIONS Procédure d’élimination générale accélérée; | 7 MISES EN GARDE ET | ||
| PRÉCAUTIONS, Hépatique/biliaire/pancréatique) | |||
.
Les effets indésirables suivants ont également été signalés plus fréquemment dans le cadre de l’essai clinique sur la SP pédiatrique que dans le cadre des essais cliniques sur la SP chez les adultes :
L’alopécie a été signalée chez 22,0 % des patients traités par le tériflunomide comparativement à 12,3 % des patients traités par le placebo.
Des infections ont été signalées chez 66,1 % des patients traités par le tériflunomide comparativement à 45,6 % des patients traités par le placebo. Parmi eux, une rhinopharyngite et des infections des voies respiratoires supérieures ont été signalées plus fréquemment avec le tériflunomide.
Une augmentation de la créatine phosphokinase a été signalée chez 5,5 % des patients traités par le tériflunomide comparativement à 0 % chez les patients traités par le placebo. La majorité des cas ont été associés à un exercice physique documenté.
Une paresthésie a été signalée chez 11,0 % des patients traités par le tériflunomide contre 1,8 % chez les patients traités par le placebo.
Des douleurs abdominales ont été signalées chez 11,0 % des patients traités par le tériflunomide comparativement à 1,8 % des patients traités par le placebo.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Lors des études comparatives, une numération des neutrophiles < 1,5 x 10⁹/L a été observée chez 16 % des patients traités par le teriflunomide à 14 mg, comparativement à 6 % des patients sous placebo; une numération des lymphocytes < 0,8 x 10⁹/L a été observée chez 11 % des patients sous le tériflunomide à 14 mg, comparativement à 6 % des patients sous placebo.
Tableau 2 : Résultats anormaux aux analyses hématologiques
Tériflunomide à 14 mg (n = 786) | Placebo (n = 806) | |
| Numération des neutrophiles < 1,5 x 10⁹/L | 125/783 (16 %) | 48/804 (6 %) |
| Numération des lymphocytes < 0,8 x 10⁹/L | 88/783 (11 %) | 48/804 (6 %) |
| Numération des lymphocytes < 0,5 x 10⁹/L | 19/783 (2,4 %) | 5/804 (0,6 %) |
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés après la commercialisation du tériflunomide : Réactions d’hypersensibilité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Hypersensibilité)
- Réactions immédiates ou retardées, dont certaines ont été sévères (p. ex., anaphylaxie et œdème de Quincke)
Troubles de la peau et des tissus sous-cutanés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Peau)
- Réactions cutanées sévères incluant l’érythrodermie bulleuse avec épidermolyse, le syndrome de Stevens-Johnson et l’hypersensibilité médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (DRESS)
- Psoriasis (y compris psoriasis pustuleux et psoriasis unguéal)
- Troubles unguéaux
Troubles respiratoires, thoraciques et médiastinaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire)
- Maladie pulmonaire interstitielle
- Hypertension pulmonaire
Troubles gastro-intestinaux (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire, pancréatique, Peau)
- Stomatite (p. ex., aphtheuse ou ulcéreuse)
- Pancréatite chez les patients adultes et pédiatriques
- Colite
Troubles hépatobiliaires (voir
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS | |||
| IMPORTANTES, Hépatotoxicité et risque de tératogénicité; | 7 MISES EN GARDE ET | ||
| PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique) | |||
- Troubles hépatiques
- Insuffisance hépatique
- Lésion hépatique d’origine médicamenteuse (DILI)
Comme la déclaration des effets observés après la commercialisation n’est pas obligatoire et que la taille de la population visée est incertaine, on ne peut pas toujours en évaluer la fréquence avec exactitude.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La principale voie de biotransformation du tériflunomide est l’hydrolyse, l’oxydation étant une voie mineure, avec participation limitée des enzymes du cytochrome P450 (CYP) ou des monoamine oxydases de la famille des flavines.
Comme le léflunomide est la molécule mère du tériflunomide, sa coadministration avec le tériflunomide est contre-indiquée.
La prudence s’impose si pms-TERIFFLUNOMIDE est utilisé en association avec d’autres médicaments hépatotoxiques, vu le risque d’effets toxiques additifs pour le foie, ainsi qu’en présence d’antécédents d’hépatotoxicité médicamenteuse (voir 7 MISES EN GARDE ET
| PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique; |
et 8 EFFETS INDÉSIRABLES, 8.5
| Effets indésirables observés après la commercialisation) |
.
La coadministration avec des antinéoplasiques ou des immunosuppresseurs utilisés pour le traitement de la sclérose en plaques n’a pas fait l’objet d’analyses et n’est pas recommandée en raison du risque potentiel d’effets additifs sur le système immunitaire. La prudence est de mise au moment de faire passer les patients du pms-TERIFLUNOMIDE à un autre agent comportant un risque de suppression hématologique, ou vice versa, en raison de l’exposition systémique concomitante aux deux produits (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
9.4 Interactions médicament-médicament
Effets potentiels d’autres médicaments sur Tériflunomide
Selon des études in vitro, le tériflunomide est un substrat de la BCRP. Les inhibiteurs de la BCRP (comme la cyclosporine, l’eltrombopag, le géfitinib) peuvent augmenter l’exposition au tériflunomide.
La rifampicine n’a pas affecté la pharmacocinétique du tériflunomide.
Effets potentiels du teriflunomide sur d’autres médicaments
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 3 : Interactions médicament-médicament confirmées ou potentielles
| Appellation | Réf. | Effet | Commentaire clinique |
Substrats de la CYP2C8
| EC | Augmentation de la concentration de médicament |
On a noté une augmentation de la Cmax et de l’ASC moyennes du répaglinide (par un facteur de 1,64 et 2,28, respectivement) après des doses répétées de tériflunomide et une dose simple de 0,25 mg de répaglinide, ce qui suggère que le tériflunomide est un inhibiteur de la CYP2C8 in vivo.
L’interaction pourrait être plus importante avec la dose recommandée de répaglinide. Par conséquent, on recommande la surveillance des patients qui utilisent concomitamment des médicaments métabolisés par la CYP2C8, comme le répaglinide, le paclitaxel, la pioglitazone ou la rosiglitazone puisqu’ils pourraient être soumis à une exposition plus élevée.
Contraceptifs oraux
| EC | Augmentation de la concentration de médicament |
On a noté une augmentation de la Cmax et de l’ASC0-24 moyennes de l’éthinylestradiol (par un facteur de 1,58 et 1,54, respectivement) et de la Cmax et de l’ASC0-24 du lévonorgestrel (par un facteur de 1,33 et 1,41, respectivement) après des doses répétées de tériflunomide.
Si on ne s’attend pas à ce que cette interaction du tériflunomide exerce un impact négatif sur l’efficacité des contraceptifs oraux, il faut néanmoins choisir avec circonspection le type ou la dose de contraceptifs oraux utilisés en association avec le tériflunomide.
Substrats de la CYP1A2
| EC | Diminution de la concentration de médicament |
Des doses répétées de tériflunomide ont diminué la Cmax et l’ASC moyennes de la caféine (substrat de la CYP1A2) de 18 % et 55 %, respectivement, suggérant qu’in vivo, le tériflunomide est un faible inducteur de la CYP1A2.
Par conséquent, les médicaments métabolisés par la CYP1A2 (comme la duloxétine, la théophylline et la tizanidine) doivent être utilisés avec prudence durant un traitement par tériflunomide, puisqu’il pourrait entraîner une baisse de leur efficacité.
| Appellation | Réf. | Effet | Commentaire clinique |
Warfarine
| EC | Baisse du RIN |
Une baisse de 25 % du pic de ratio international normalisé (RIN) a été observée lorsque le tériflunomide a été coadministré avec de la warfarine comparativement à la warfarine seule. Par conséquent, lorsque la warfarine est coadministrée avec le tériflunomide, il faut exercer un suivi étroit du RIN.
Substrats des CYP2B6, CYP3A, CYP2C9,
CYP2C19 et
CYP2D6
| EC | Aucun effet |
Le tériflunomide n’a pas affecté la
pharmacocinétique du bupropion (substrat de la CYP2B6), du midazolam (substrat de la CYP3A), de la S-warfarine (substrat de la CYP2C9), de l’oméprazole (substrat de la CYP2C19) et du métoprolol (substrat de la CYP2D6).
Substrats des transporteurs d’anions
organiques 3 (OAT3)
| EC | Augmentation de la concentration de médicament |
On a noté une augmentation de la Cmax et de l’ASC moyennes du céfaclor (par un facteur de 1,43 et 1,54, respectivement), après des doses répétées de tériflunomide, ce qui suggère que le tériflunomide est un inhibiteur des OAT3 in vivo.
Par conséquent, la prudence s’impose lorsque le tériflunomide est coadministré avec des substrats des OAT3, comme le céfaclor, la pénicilline G, la ciprofloxacine, l’indométhacine, le kétoprofène, le furosémide, la cimétidine, le méthotrexate et la zidovudine.
Substrats de la BCRP et/ou des polypeptides transporteurs d’anions
organiques
(OATP) 1B1 et 1B3
| EC |
On a noté une augmentation de la Cmax et de l’ASC moyennes de la rosuvastatine (par un facteur de 2,65 et de 2,51, respectivement), après des doses répétées de tériflunomide. Toutefois, on n’a noté aucun impact apparent de cette augmentation de l’exposition à la rosuvastatine plasmatique sur l’activité de l’HMG-CoA réductase. S’ils sont utilisés ensemble, la dose de rosuvastatine ne doit pas excéder 10 mg, une fois par jour.
Pour d’autres substrats de la BCRP (p. ex., méthotrexate, mitoxantrone, topotécan, sulfasalazine, daunorubicine, doxorubicine) et de la famille OATP, surtout les inhibiteurs de l’HMG-CoA réductase (p. ex., simvastatine,
atorvastatine, pravastatine, méthotrexate,
| Appellation | Réf. | Effet | Commentaire clinique |
natéglinide, répaglinide, rifampicine), l’administration concomitante du tériflunomide doit aussi se faire avec prudence. On surveillera étroitement les signes et symptômes d’exposition excessive à ces médicaments chez les patients et on envisagera une réduction de leurs doses.
Légende : C = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Les aliments n’exercent aucun effet cliniquement pertinent sur la pharmacocinétique du tériflunomide. Par conséquent, le tériflunomide administré une fois par jour peut être pris avec ou sans aliments.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tériflunomide est un agent immunomodulateur doté de propriétés anti-inflammatoires, qui inhibe de manière sélective et réversible l’enzyme mitochondriale dihydro-orotate déshydrogénase (DHO-DH) requise pour la synthèse de novo des pyrimidines. Par conséquent, le tériflunomide inhibe la prolifération des lymphocytes stimulés qui ont besoin de la synthèse de novo des pyrimidines pour se multiplier. Il peut diminuer le nombre de lymphocytes activés dans le sang périphérique. Le mécanisme précis par lequel le tériflunomide exerce son effet thérapeutique dans la SP est inconnu, mais pourrait être associé à la réduction du nombre de lymphocytes activés disponibles pour migrer vers le système nerveux central (SNC).
10.2 Pharmacodynamie
Risque d’allongement de l’intervalle QT
Dans une étude comparative de QT complète effectuée chez des sujets en bonne santé, à des concentrations à l’état d’équilibre moyennes, le tériflunomide n’a été associé à aucun allongement de l’intervalle QTcF comparativement au placebo.
Système immunitaire
Effet sur la réponse anticorps
Dans une étude clinique, les patients traités par tériflunomide ont développé des réponses immunitaires appropriées à l’endroit d’un vaccin contre la grippe saisonnière. Les patients sont arrivés à des titres d’anticorps post-vaccination témoignant d’une séroprotection. En outre, l’immunogénicité d’un vaccin antirabique a été évaluée dans une étude comparative chez des volontaires en bonne santé. Cette étude a révélé que même si les taux d’anticorps (titres moyens 15,2 UI/mL après la vaccination) étaient bien au-dessus des seuils séroprotecteurs (≥ 0,5 UI/mL), la réponse immunologique a été moindre durant le traitement par le tériflunomide. Comparativement aux sujets sous placebo, les titres d’anticorps atteints en réponse aux vaccins antirabiques ont été 47 % inférieurs chez les sujets traités par le tériflunomide.
Effets sur le nombre de cellules immunitaires dans le sang
Lors d’études comparatives avec témoins sous placebo, le tériflunomide à 14 mg une fois par jour a donné lieu à une légère réduction moyenne de la numération lymphocytaire de moins de 0,3 x 10⁹/L, au cours des trois premiers mois de traitement; ces réductions se sont maintenues jusqu’à la fin du traitement.
Effet sur la fonction tubulaire rénale
Dans des études comparatives, des baisses moyennes des taux d’acide urique sérique allant de 20 % à 30 % ont été observées chez les patients traités par tériflunomide comparativement aux patients sous placebo.
La diminution moyenne du phosphore sérique a été de 10 % à 15 % dans le groupe sous tériflunomide comparativement aux patients sous placebo.
Ces effets ont été jugés en lien avec une augmentation de l’excrétion tubulaire rénale et indépendante de toute anomalie de la fonction glomérulaire.
10.3 Pharmacocinétique
Le tériflunomide est le principal métabolite actif du léflunomide et est responsable de l’activité in vivo de ce dernier. Aux doses recommandées, le tériflunomide et le léflunomide donnent lieu à un éventail similaire de taux plasmatiques de tériflunomide.
Selon une analyse pharmacocinétique de population sur le tériflunomide reposant sur des données provenant de sujets en bonne santé et de patients atteints de SP, la demi-vie terminale (t1/2z) médiane était d’environ 19 jours après des doses répétées de 14 mg. Il faut environ trois mois pour atteindre les concentrations à l’état d’équilibre. Le rapport d’accumulation estimé d’après les ASC est d’environ 30 après des doses répétées de 14 mg.
Absorption :
Le temps médian d’atteinte des concentrations plasmatiques maximum est d’une à quatre heures après l’administration de la dose orale de tériflunomide.
Les aliments n’exercent pas d’effets cliniquement significatifs sur la pharmacocinétique du tériflunomide.
Distribution :
Le tériflunomide est fortement lié aux protéines du plasma (> 99 %) et est principalement distribué dans le plasma. Le volume de distribution est de 11 L après une seule injection intraveineuse (IV).
Métabolisme :
Le tériflunomide est modérément métabolisé et il s’agit de la principale fraction circulante détectée dans le plasma. La principale voie de biotransformation en métabolites mineurs du tériflunomide est l’hydrolyse, avec l’oxydation comme voie mineure. Les voies secondaires reposent sur l’oxydation, la N-acétylation et la sulfoconjugaison.
Élimination :
Le tériflunomide a été excrété par les voies digestives, principalement dans la bile sous forme de médicament inchangé et possiblement par sécrétion directe. Les métabolites du tériflunomide sont principalement excrétés par les reins. Sur une période de 21 jours, 60,1 % de la dose administrée a été excrétée dans les selles (37,5 %) et dans l’urine (22,6 %). Après une procédure d’élimination accélérée par cholestyramine, 23,1 % de plus ont été récupérés (surtout dans les selles). Après une administration IV unique, l’élimination totale du tériflunomide a été de 30,5 mL/h.
Procédure d’élimination accélérée : Cholestyramine et charbon activé
Le tériflunomide s’élimine lentement du plasma. Sans procédure d’élimination accélérée, il faut en moyenne huit mois pour atteindre des taux plasmatiques inférieurs à 0,02 mg/L. Toutefois, compte tenu de la variabilité interindividuelle de l’élimination du médicament, il faut parfois jusqu’à deux ans. Une procédure d’élimination accélérée peut être appliquée à n’importe quel moment après l’arrêt du pms-TERIFLUNOMIDE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédure d’élimination accélérée). L’utilisation de la procédure d’élimination accélérée pourrait entraîner un retour graduel de l’activité de la maladie si le patient répondait au traitement par le pms-TERIFLUNOMIDE.
Populations particulières et états pathologiques
- Enfants : L’innocuité et l’efficacité du tériflunomide n’ont pas été établies chez les patients pédiatriques et n’est pas recommandé chez cette population de patients. Dans un essai clinique incluant des enfants âgés de 10 à 17 ans, la pancréatite a été rapportée plus fréquemment chez les patients ayant reçu le tériflunomide que chez ceux ayant reçu le placebo (voir
| 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique | ; | 8.2 |
Effets indésirables observés dans les essais cliniques, population pédiatrique)
Un modèle de pharmacocinétique de population a été élaboré pour décrire la pharmacocinétique du tériflunomide, une fois par jour, chez 135 patients pédiatriques souffrant de SP rémittente (âgés de 10 à 17 ans).
Une mise à l’échelle allométrique par poids corporel a été utilisée pour décrire les variations de la clairance apparente après la prise par voie orale et les volumes de distribution du tériflunomide chez les sujets pédiatriques. Dans l’ensemble, les expositions chez les patients pédiatriques pesant plus de 40 kg ont été dans la plage des expositions chez les patients adultes atteints de SP rémittente après l’administration d’une dose de 14 mg une fois par jour; toutefois, l’ASC0-24 et la Cmax médianes à l’état d’équilibre ont été environ 17 % plus élevées. Les degrés d’exposition chez les adultes ont été atteints chez 6 des 102 patients pédiatriques pesant plus de 40 kg avec une dose quotidienne de 7 mg. La modélisation pharmacocinétique prédit que si ces patients avaient reçu une dose quotidienne de 14 mg, leur exposition aurait encore été dans la plage des expositions observées chez des adultes traités par une dose de 14 mg par jour. Il existe peu de données sur les patients pédiatriques ayant un poids corporel inférieur à 40 kg.
La t½z médiane a été d’environ 20 jours. Selon les estimations, l’état d’équilibre est atteint après approximativement 3 mois.
- Personnes âgées : La pharmacocinétique chez les patients de 65 ans et plus n’a pas fait l’objet d’études. Il faut utiliser pms-TERIFLUNOMIDE avec prudence chez les patients âgés de 65 ans et plus.
- Sexe : Aucun ajustement posologique n’est nécessaire selon le poids corporel et le sexe des patients. Dans une analyse pharmacocinétique menée dans la population, le poids corporel et le sexe ont exercé un impact limité sur la pharmacocinétique du tériflunomide (≤ 35 % d’augmentation de l’ASC0-24 moyenne à l’état d’équilibre).
- Insuffisance hépatique : L’insuffisance hépatique légère ou modérée n’a exercé aucun impact sur la pharmacocinétique du tériflunomide. Par conséquent, on n’envisage aucun ajustement posologique chez les patients souffrant d’insuffisance hépatique légère ou modérée. La pharmacocinétique du tériflunomide en présence d’insuffisance hépatique sévère n’a pas fait l’objet d’analyses. Toutefois, le tériflunomide est contre-indiqué chez les patients souffrant d’insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique).
- Insuffisance rénale : L’insuffisance rénale sévère n’a exercé aucun impact sur la pharmacocinétique du tériflunomide. Par conséquent, aucun ajustement posologique n’est à prévoir chez les patients atteints d’insuffisance rénale sévère (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale). Les patients souffrant d’insuffisance rénale sévère et dialysés n’ont pas fait l’objet d’études. Le tériflunomide n’est pas recommandé chez cette population
- Patients atteints de SP rémittente débutante : TOPIC est un essai qui a été mené à double insu avec placebo et qui visait à évaluer le tériflunomide à raison d’une dose par jour de 7 mg ou de 14 mg pendant 108 semaines. Les patients devaient avoir eu un premier événement clinique compatible avec une démyélinisation aiguë dans les 90 jours précédant la randomisation et devaient présenter au moins deux lésions d’au moins 3 mm de diamètre en T2 caractéristiques de la sclérose en plaques. En tout, 618 patients ont été randomisés de façon à recevoir 7 mg (n = 205) ou 14 mg (n = 216) de tériflunomide ou un placebo (n = 197). Les patients avaient en moyenne 32 ans et leur score EDSS initial était de 1,7; leur maladie était apparue en moyenne 2 mois plus tôt. Le paramètre principal était le délai d’apparition d’un deuxième épisode clinique (poussée). Le risque d’apparition d’un deuxième épisode clinique en deux ans était, sur le plan statistique, significativement moins élevé dans le groupe tériflunomide à 14 mg que dans le groupe placebo. Les retombées d’un traitement précoce par pms-TERIFLUNOMIDE sur l’évolution à long terme de la maladie au sein de cette population sont indéterminées. Sur les plans quantitatif et qualitatif, les effets indésirables observés dans cette étude étaient semblables aux effets indésirables signalés lors d’essais cliniques menés chez des patients atteints de SP rémittente plus avancée (voir 7 MISES EN GARDE ET PRÉCAUTIONS; 8 EFFETS INDÉSIRABLES).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 °C et 30 °C. Pour les alvéoles pelliculés, retirer les comprimés uniquement lorsqu’ils sont prêts à être utiliser.
Garder hors de la portée et de la vue des enfants.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Tériflunomide
Nom chimique : (2Z)-2-Cyano-3-hydroxy-N-[4-(trifluorométhyl)phényl]-2-buténamide
Formule moléculaire et moléculaire : C12H9F3N2O2 & 270,21 g/mol
Formule développée :


Propriétés physicochimiques :
Description : Poudre blanche à presque blanche
Solubilité : Soluble dans le N,N-Dimethylformamide, légèrement soluble dans l’acétone, et insoluble dans l’eau.
14 ESSAIS CLINIQUES
L’efficacité du tériflunomide a été établie dans deux essais de phase III avec placebo menés chez des patients atteints de SP rémittente.
14.1 Essais cliniques par indication
Traitement des patients atteints de sclérose en plaques récurrente-rémittente (SP-RR)
ÉTUDE 1
TEMSO, pour Teriflunomide Multiple Sclerosis Oral a été menée à double insu avec placebo et visait à évaluer des doses uniquotidiennes de tériflunomide de 7 mg et 14 mg, principalement chez des patients souffrant de sclérose en plaques (SP) rémittente sur une période de 108 semaines.
Aspect démographique de l'étude et organisation de l'essai
Tableau 4 – Sommaire des caractéristiques démographiques des patients de l'étude TEMSO
Étude
| Plan de l'étude | Posologie, voie d'administration et durée | Sujets de l'étude randomisés (n = nombre) | Âge moyen (extrêmes) |
Sexe
TEMSO
Randomisée, à double insu, avec témoins sous placebo et groupes parallèles | Tériflunomide à 7 mg ou 14 mg ou placebo, une fois par jour pendant 108 semaines |
| 37,9 (18-55) |
F : 72,2 % M : 27,8 %
En tout, 1 088 patients atteints de SP rémittente ont été randomisés de façon à recevoir soit 7mg (n = 366), soit 14 mg (n = 359) de tériflunomide, ou un placebo (n = 363).
Au départ, les patients présentaient un score ≤ 5,5 à l'échelle EDSS (pour Expanded Disability Status Scale). L'âge médian de la population de l'étude était de 38 ans, la durée médiane de la maladie était de 6,83 ans et le score EDSS médian au départ était de 2,50. En tout, 91,4 % souffraient de SP rémittente et 8,6 % souffraient de la forme progressive de la maladie, avec des poussées. La durée médiane du traitement a été de 756 jours sous placebo et sous le tériflunomide à 14 mg.
Tous les patients présentaient un diagnostic confirmé de SP et une évolution clinique ponctuée de poussées, avec ou sans progression, et avaient présenté au moins une poussée au cours de l'année précédant l'essai ou au moins deux poussées au cours des deux années précédant l'essai. Les sujets n'avaient pas reçu d'interféron bêta depuis au moins quatre mois ni aucun autre médicament pour prévenir la SP depuis au moins six mois avant leur inclusion dans l'étude et ces médicaments n'étaient pas autorisés durant l'étude. Des examens neurologiques ont été effectués au moment de la sélection, puis toutes les 12 semaines jusqu'à la semaine 108 et lors de visites imprévues pour des poussées suspectées. Un test d'IRM a été effectué au moment de la sélection puis aux semaines 24, 48, 72 et 108).
Le paramètre principal a été la fréquence annualisée des poussées (FAP) Le principal paramètre d'efficacité secondaire était une progression confirmée de l'invalidité pendant au moins 12 semaines. Le principal paramètre secondaire à l'imagerie par résonance magnétique (IRM) était le volume total des lésions en mL (défini par la somme du volume des lésions en T2 et hypo-intenses en T1).
Résultats de l’étude
La FAP a significativement diminué chez les patients traités par 14 mg de tériflunomide comparativement aux patients sous placebo (FAP : 0,369; p = 0,0005 dans le groupe sous tériflunomide 14 mg) (Tableau 5).
Le risque de progression de l'invalidité soutenue pendant 12 semaines (mesurée par une augmentation d'au moins 1 point du score EDSS de départ ≤ 5,5 ou une augmentation de 0,5 point pour les sujets dont le score EDSS au départ était > 5,5) a diminué significativement uniquement dans le groupe sous tériflunomide à 14 mg comparativement au placebo (Tableau 5 et Figure 1). Le pourcentage estimé de patients ayant présenté une progression soutenue de leur invalidité sur 12 semaines à la semaine 108 était de 27,3 % et de 20,2 % dans les groupes sous placebo et sous 14 mg de tériflunomide, respectivement.
L'effet du tériflunomide sur plusieurs paramètres de l'IRM, y compris le volume total des lésions en T2 et hypo-intenses en T1, a été évalué. Le changement du volume total des lésions par rapport aux valeurs de départ s'est révélé inférieur dans le groupe sous 14 mg de tériflunomide par rapport au groupe sous placebo. Les patients du groupe sous tériflunomide présentaient moins de lésions prenant le gadolinium à l'imagerie pondérée en T1 par rapport au groupe sous placebo (Tableau 5).
Les résultats de cette étude sont présentés au Tableau 5 et à la Figure 1
Tableau 5 - Résultats cliniques et à l'IRM de l'étude TEMSO
Tériflunomide
à 14 mg n = 358
Placebo n = 363
Paramètres cliniques Fréquence annualisée des poussées (paramètre principal) 0,369
(p = 0,0005)
0,539
Réduction du risque relatif 31,5 % Pourcentage de progression de l'invalidité à la semaine 1081
Rapport des risques instantanés (RRI)
Réduction du risque relatif
20,2 %
0,70
30 %
27,3 %
Pourcentage de patients demeurés exempts de poussées à la
semaine 1081
56,5 % 45,6 %
Paramètres à l'IRM
Changement médian du volume total des lésions2 (mL) à la
semaine 108 vs départ
Changement en pourcentage vs placebo
0,345
69 %
1,127
Nombre moyen de lésions prenant le Gd en T1 par examen
Réduction relative
0,261
80 %
1,331
1 Valeurs dérivées d'estimations de Kaplan-Meier
2 Volume total des lésions : somme du volume des lésions en T2 et des lésions hypo-intenses en T1, en mL
Figure 1 Courbe de Kaplan-Meier du temps avant progression de l'invalidité soutenue pendant 12 semaines - Population en intention de traiter (IdT) (Étude 1)
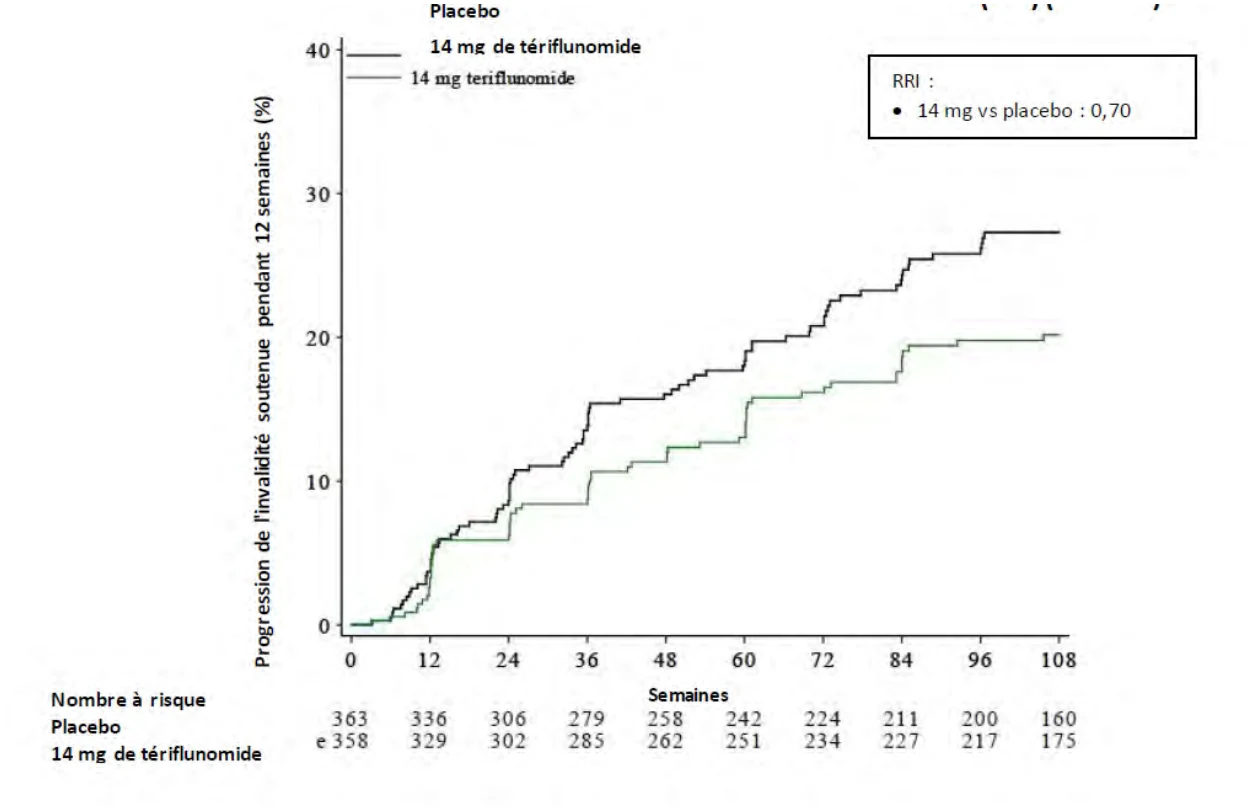
ÉTUDE 2
L'efficacité du tériflunomide a été démontrée lors de TOWER, pour Teriflunomide Oral in People With Relapsing Remitting Multiple Sclerosis, une étude à double insu, avec témoins sous placebo, qui a évalué des doses uniquotidiennes de tériflunomide à 7 mg et 14 mg chez des patients souffrant de sclérose en plaques (SP) rémittente, avec une durée moyenne des traitements d'environ 18 mois.
Aspect démographique de l’étude et organisation de l’essai
Tableau 6 – Sommaire des caractéristiques démographiques des patients de l'étude TOWER
Étude
| Plan de l'étude | Posologie, voie d'administration et durée | Sujets de l'étude randomisés (n = nombre) | Âge moyen (extrêmes) |
Sexe
TOWER
Étude randomisée à double insu avec groupes parallèles et témoins sous placebo | Tériflunomide à 7 mg ou 14 mg ou placebo, une fois par jour, jusqu'à une échéance fixée pour tous les patients de 48 semaines après la randomisation du dernier patient |
| 37,9 (18-56) |
F : 71,1 % M : 28,9 %
Tous les patients présentaient un diagnostic confirmé de SP et une évolution clinique ponctuée de poussées, avec ou sans progression, et avaient manifesté au moins une poussée au cours de l'année précédant l'essai ou au moins deux poussées au cours des deux années précédant l'essai. Les sujets n'avaient pas reçu d'interféron bêta ni aucun autre médicament pour prévenir la SP depuis au moins trois mois avant leur inclusion dans l'étude et ces médicaments n'étaient pas autorisés durant l'étude.
Des examens neurologiques ont été effectués au moment de la sélection, puis toutes les 12 semaines jusqu'à la fin de l'étude et lors de visites imprévues pour des poussées suspectées.
Le paramètre principal était la fréquence annualisée des poussées (FAP). L'objectif secondaire clé était d'évaluer l'effet de deux doses de tériflunomide comparées au placebo sur la progression de l'invalidité.
En tout, 1 169 patients ont été randomisés de façon à recevoir soit 7 mg (n = 408), soit 14 mg (n = 372) de tériflunomide, soit un placebo (n = 389). L'âge médian était de 38 ans et la population de l'étude était principalement de race blanche (82,1 %) et asiatique/orientale (14,5 %). Le temps médian écoulé depuis le diagnostic de SP était de 6,25 ans, une majorité des patients souffraient de SP rémittente (97,5 %) et le nombre médian de poussées au cours de l'année écoulée était de 1,0. Le score EDSS médian au départ était de 2,50.
Résultats de l’étude
La FAP a significativement diminué chez les patients traités par 14 mg de tériflunomide comparativement aux patients sous placebo (FAP : 0,319; p = 0,0001 dans le groupe sous 14 mg) (Tableau 7).
Le risque de progression de l'invalidité soutenue pendant 12 semaines (mesurée par une augmentation d'au moins un point du score EDSS de départ ≤ 5,5 ou une augmentation de 0,5 point pour les sujets dont le score EDSS au départ était > 5,5) a diminué significativement uniquement dans le groupe sous tériflunomide à 14 mg, comparativement au placebo (Tableau 7 et Figure 2). Le pourcentage estimé de patients ayant présenté une progression soutenue de leur invalidité sur 12 semaines à la semaine 108 était de 19,7 % et de 15,8 % dans les groupes sous placebo et sous 14 mg de tériflunomide, respectivement.
Tableau 7 - Résultats clinique de l'étude TOWER
Tériflunomide à
14 mg
n = 370
Placebo n = 388
Paramètres cliniques Fréquence annualisée des poussées (paramètre
principal)
0,319
(p = 0,0001)
0,501
Réduction du risque relatif 36,3 %
Pourcentage de patients demeurés exempts de
poussées à la semaine 1081
57,1 % 46,8 %
Pourcentage de progression de l'invalidité à la semaine
1081
Rapport des risques instantanés (RRI)
Réduction du risque relatif
15,8 %
0,69
31 %
19,7 %
1 Valeurs dérivées d'estimations de Kaplan-Meier
Figure 2 Courbe de Kaplan-Meier du temps avant progression de l'invalidité soutenue pendant 12 semaines - Population en intention de traiter (IdT) (Étude 2)
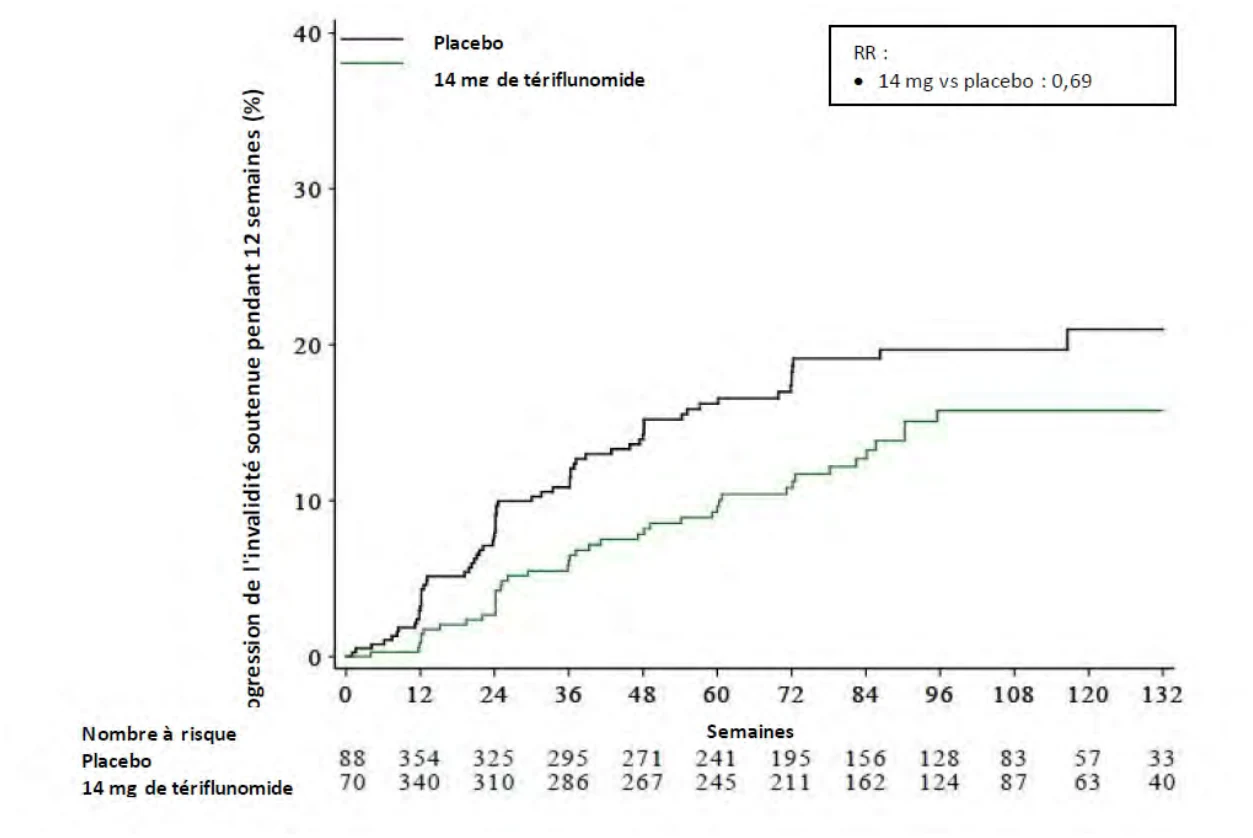
14.2 Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité, à dose unique, randomisée, en aveugle, parallèle, à une seule période et deux traitements avec des comprimés de 14 mg de pms-TERIFLUNOMIDE (Pharmascience Inc.) par rapport à des comprimés de 14 mg d’AUBAGIOMD (tériflunomide) (Genzyme Canada, une division de sanofi-aventis Inc.) a été effectué chez 32 sujets adultes sains de sexe masculin dans des conditions de jeûne. Les données comparatives de biodisponibilité de 32 sujets qui ont été inclus dans les analyse statistiques est présenté dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Tériflunomide (1 x 14 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | % Rapport des moyennes géométrique | Intervalle de confiance 90% |
ASC0-72h3 (ng.h/mL) | 84 909.3 85 509.3 (12.36) | 89 684.0 90 542.3 (14.86) | 94.7 | 87.1 – 103.0 |
Cmax (ng/mL) | 1 766.5 1 790.7 (17.11) | 2 011.1 2 033.6 (16.04) | 87.8 | 79.75 – 96.7 |
Tmax4 (h) | 1.33 (0.75 – 4.00) | 1.33 (0.50 – 5.00) | ||
1 pms-TERIFLUNOMIDE (teriflunomide) 14 mg en comprimés (Pharmascience Inc.) 2 AUBAGIOMD (teriflunomide) 14 mg en comprimés (Genzyme Canada, une division de sanofi-aventis Canada Inc.) achetés au canada.
3n = 29 sujets
4 Expression comme la médiane (étendue)
‡ Selon la longue demi-vie d’élimination de tériflunomide, ASCI et T1/2 ne peuvent pas être calculés adéquatement des résultats obtenus dans cette étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Génotoxicité
Le tériflunomide n’a pas été clastogène in vivo chez les trois espèces testées : souris (test du micronoyau), hamster chinois (test d’aberration chromosomique) et rat (test d’aberration chromosomique avec doses répétées). Des résultats positifs ont été observés lors d’un test d’aberration chromosomique in vitro sur des lymphocytes humains après un traitement de trois heures avec et sans activation métabolique. L’ajout d’uridine (pour compléter les réserves de pyrimidines) a réduit la cytotoxicité et l’ampleur de l’effet clastogène. La réponse positive est considérée comme un effet pharmacologique indirect découlant du déséquilibre des réserves nucléotidiques consécutif à l’inhibition de la DHODH.
La 4-trifluorométhylaniline (4-TFMA), un métabolite mineur du tériflunomide, s’est révélée clastogène lors du test d’aberration chromosomique in vitro sur des cellules de hamsters chinois. La 4-TFMA n’a pas été clastogène in vivo chez les deux espèces testées : souris (test du micronoyau) et hamster chinois (test d’aberration chromosomique). Des résultats équivoques ont été observés lors du test de synthèse non programmée de l’ADN sur des foies de rats.
Mutagenèse : Le tériflunomide ne s’est pas révélé mutagène lors du test de mutation bactérienne inverse (test d’Ames) et du test à l’hypoxanthine-guanine-phosphoribosyl transférase (HPRT) in vitro. Le tériflunomide a donné lieu à des résultats positifs lors d’un test d’aberration chromosomique in vitro sur des lymphocytes humains, avec et sans activation métabolique. L’ajout d’uridine (pour compléter les réserves de pyrimidines) a réduit l’ampleur de l’effet clastogène. Toutefois, le tériflunomide s’est révélé positif lors du test d’aberration chromosomique in vitro même en présence d’uridine.
La 4-trifluorométhylaniline (4-TFMA), un métabolite mineur du tériflunomide, s’est révélée mutagène lors du test d’Ames et du test à l’HPRT. La 4-TFMA s’est révélée positive lors du test d’aberration chromosomique in vitro sur des cellules mammaliennes, mais négative lors des tests d’aberration chromosomique et du micronoyau in vivo.
Carcinogenèse
Aucun signe de carcinogénicité n’a été observé lors d’une étude d’activité biologique de deux ans menée chez des rats avec des doses orales de tériflunomide allant jusqu’à la dose maximale tolérée de 4 mg/kg/jour (environ la moitié de l’exposition systémique maximum au tériflunomide chez l’être humain selon l’ASC0-24). De plus, aucun signe de carcinogénicité n’a été observé lors d’une étude d’activité biologique de deux ans menée chez des souris avec des doses orales de tériflunomide allant jusqu’à la dose maximale tolérée de 12 mg/kg/jour (environ cinq ou six fois l’exposition systémique maximum au tériflunomide chez l’être humain selon l’ASC0-24).
Toxicologie pour la reproduction et le développement
Tératogénicité : Lors d’études réalisées chez des rates et des lapines gravides, l’administration orale de tériflunomide a donné lieu à un effet embryocide, à une réduction du poids corporel fœtal et/ou à des malformations. Chez les rats, l’exposition à la dose sans effet observé (1,0 mg/kg/jour) sur les plans de la tératogénicité et de l’embryolétalité a été inférieure, en mg/kg, à l’exposition à une dose de 14 mg/jour chez l’être humain. Les principales malformations chez les rats ont été une micro-ophtalmie et une anophtalmie, accompagnées d’aplasie du cristallin et d’une diminution de la taille des orbites; une hydrocéphalie; un œdème fœtal; un hématocyste de l’os pariétal; une brachygnatie inférieure; une courbure de la région tarse des pattes arrière; des os du crâne fragmentés, dysplasiques et soudés, de multiples anomalies de la colonne vertébrale, ainsi que des anomalies des côtes et de la ceinture scapulaire. Chez le lapin, l’exposition à la dose sans effet observé (1,0 mg/kg/jour) a également été moindre que l’exposition générée par 14 mg/jour en mg/kg. On a observé des malformations des membres antérieurs (cubitus courts, déformés, absence de radius, brachydactylie), absence de reins, de surrénales et d’uretère, fissures labiale et palatine, retard de croissance, hyperflexion des membres antérieurs, malposition des branches de la carotide, anomalies des lobes pulmonaires et des sternèbres et retard d’ossification de plusieurs os.
Dans une étude où le tériflunomide a été administré à des rates gravides durant la gestation et la lactation, le tériflunomide n’a pas affecté la maturation sexuelle, l’apprentissage, la mémoire, l’activité motrice, la réaction de sursaut, la capacité reproductive, les cycles œstraux, le comportement reproducteur, la fertilité et la fécondité ou les premiers stades du développement embryonnaire. Les effets indésirables observés chez les rejetons à la dose de 0,3 mg/kg/jour ont inclus des anomalies des membres, une croissance anormale du pelage parfois associée à une dyschromie cutanée. On a noté chez quelques rejetons une opacité de la cornée, un écoulement oculaire et une absence de réflexe pupillaire. Le poids fœtal moyen par portée était légèrement moindre. Les effets sur la croissance du pelage sont rentrés dans l’ordre, mais les anomalies des membres ont persisté chez quelques rejetons après le sevrage. La dose sans effet observé chez les rejetons était de 0,10 mg/kg/jour. À noter : les mêmes anomalies n’ont pas été observées lors d’une étude exploratoire où le tériflunomide a été administré à raison de 1,0 mg/kg/jour pendant la période de gestation, mais non durant la lactation pour éviter le transfert du tériflunomide dans le lait maternel. Dans ces conditions, la dose sans effet observé chez les rejetons a été de 1,0 mg/kg/jour.
Altération de la fertilité : Lors d’études de fertilité distinctes menées chez les mâles et les femelles, l’administration orale de tériflunomide à des rats avant et durant l’accouplement (chez les deux sexes) et jusqu’au jour 6 de la gestation (femelles) n’a exercé aucun effet sur la fertilité jusqu’à la dose la plus élevée testée (10 et 8,6 mg/kg/jour chez les mâles et les femelles, respectivement), ce qui correspond à environ sept et six fois la dose recommandée chez l’être humain en mg/m2, respectivement. Toutefois, des effets sur le fœtus ont été observés lors de l’étude sur la fertilité chez les femelles, soit une embryolétalité et des malformations isolées aux doses de 2,6 mg/kg/jour et plus, et une baisse du poids corporel fœtal jusqu’à la dose la plus faible testée, soit 0,84 mg/kg/j. Chez les mâles, une légère diminution de la numération spermatique dans l’épididyme (-12,5 %) a été observée avec la dose la plus élevée (10 mg/kg/jour), sans corrélation avec l’examen microscopique des testicules ou des épididymes.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
AUBAGIOMD (comprimes de tériflunomide, 14 mg), numéro de contrôle de la présentation : 270681, monographie de produit, Sanofi Genzyme, une division de sanofi-aventis Canada Inc. (23 juin 2023).