


Monographie de produit - Praluent (Sanofi-Aventis Canada, 75 mg, 150 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Injection sous-cutanée | Solution dans une seringue préremplie ou dans un stylo prérempli 75 mg/mL 150 mg/mL | Histidine, sucrose, polysorbate 20, eau pour injection Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement |
DESCRIPTION
L’alirocumab est un anticorps monoclonal entièrement humain (isotype d’immunoglobuline IgG1) qui se lie à la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). L’alirocumab est fabriqué à l’aide de la technologie de l’ADN recombinant à partir de culture de cellules ovariennes de hamster chinois en suspension.
INDICATIONS ET UTILISATION CLINIQUE
Prévention des événements cardiovasculaires
PRALUENT (alirocumab injectable) est indiqué en association avec une statine à la dose maximale tolérée, avec ou sans autres traitements hypolipémiants, pour réduire le risque d’infarctus du myocarde, d’accident vasculaire ischémique et d’angine instable nécessitant l’hospitalisation chez les adultes atteints d’une maladie cardiovasculaire établie.
Hyperlipidémie primaire
PRALUENT (alirocumab injectable) est indiqué pour la réduction du taux de cholestérol à lipoprotéines de faible densité (C-LDL) chez les adultes présentant une hyperlipidémie primaire (hypercholestérolémie familiale hétérozygote ou non familiale) :
- comme traitement d’appoint au régime alimentaire et aux statines, avec ou sans autres traitements hypolipémiants;
- comme traitement d’appoint au régime alimentaire, en monothérapie ou en association avec d’autres agents modifiant les lipides qui ne sont pas des statines, lorsque l’emploi d’une statine est contre-indiqué.
Gériatrie (≥ 65 ans)
Dans des études contrôlées sur l’hypercholestérolémie primaire, 1 158 patients (34,7 %) traités par PRALUENT étaient âgés de ≥ 65 ans, dont 241 patients (7,2 %), de ≥ 75 ans. Dans l’étude sur les effets cardiovasculaires, 2 505 patients (26,5 %) traités par PRALUENT étaient âgés de ≥ 65 ans, dont 493 patients (5,2 %), de ≥ 75 ans. Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée entre ces patients et les patients plus jeunes (voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Gériatrie).
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité de PRALUENT n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce médicament ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
MISES EN GARDE ET PRÉCAUTIONS
Immunitaire
Des réactions d’hypersensibilité (p. ex., prurit, éruption cutanée, urticaire), y compris des réactions allergiques graves (p. ex., œdèmes de Quincke, réactions d’hypersensibilité nécessitant une hospitalisation, eczéma nummulaire, vascularite d’hypersensibilité) ont été signalées avec le traitement par PRALUENT (voir la section EFFETS INDÉSIRABLES). En présence de signes ou de symptômes de réactions allergiques graves, le traitement par PRALUENT doit être interrompu, un traitement approprié selon le niveau de soin doit être instauré, et le patient doit être surveillé jusqu’à ce que les signes et les symptômes soient résolus (voir la section CONTRE-INDICATIONS).
Populations particulières
Femmes enceintes :
Aucune étude n’a été réalisée à l’aide de PRALUENT chez les femmes enceintes, et les données issues de l’utilisation clinique sont très limitées.
Des études réalisées chez les singes ont révélé que l’alirocumab traverse la barrière placentaire et est pharmacologiquement actif chez les bébés exposés durant l’organogenèse jusqu’à l’accouchement. Une suppression de la réponse immunitaire humorale à l’antigène de l’hémocyanine de la patelle en trou de serrure (keyhole limpet hemocyanin, KLH) a été observée chez les progénitures d’animaux exposés. Les études animales n’ont montré aucun effet supplémentaire sur la gestation ou le développement du nouveau-né/bébé (voir Partie II : TOXICOLOGIE).
Les études animales ne peuvent pas toujours prédire la réponse chez les humains. On ne sait donc pas si PRALUENT peut causer des lésions au fœtus lors de son administration à une femme enceinte. PRALUENT est utilisé en combinaison avec statines à la dose maximale tolérée. Les monographies des statines recommandent de cesser l’administration lorsqu’une patiente devient enceinte; il faut donc cesser également l’administration de PRALUENT (voir la section Populations particulières de la monographie de la statine pertinente).
Femmes qui allaitent :
Il n’y a aucune donnée sur la présence de PRALUENT dans le lait maternel humain, sur ses effets sur le nourrisson allaité ni sur ses effets sur la production de lait. On ne peut donc exclure un risque pour les nouveau-nés et les bébés allaités. Comme beaucoup de médicaments et d’immunoglobulines sont excrétés dans le lait humain, l’utilisation de PRALUENT n’est pas recommandée chez les femmes qui allaitent.
Fertilité:
Aucune donnée n’est disponible relative à l’effet de PRALUENT sur la fécondité humaine. Les études animales n’ont montré aucun effet sur les critères de fécondité (voir Partie II : TOXICOLOGIE).
Pédiatrie (< 18 ans) :
PRALUENT n’a pas été étudié chez les patients âgés de moins de 18 ans.
Gériatrie (≥ 65 ans) :
Dans des études contrôlées, 1 158 patients (34,7 %) traités par PRALUENT étaient âgés de ≥ 65 ans et 241 patients (7,2 %) traités par PRALUENT étaient âgés de ≥ 75 ans. Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée entre les catégories d’âge mais les données sont limitées chez les patients âgés de plus de 75 ans.
Insuffisance hépatique :
L’innocuité et l’efficacité de PRALUENT chez les patients atteints d’insuffisance hépatique grave n’ont pas été étudiées (voir la section EFFETS INDÉSIRABLES).
Insuffisance rénale :
L’innocuité et l’efficacité de PRALUENT chez les patients présentant une insuffisance rénale grave, y compris ceux en phase terminale, n’ont pas été étudiées.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les données sur l’innocuité décrites ci-dessous reflètent l’exposition de 2 476 patients à PRALUENT (exposition de 2 758,5 patients-années), dont la majorité présentait un risque cardiovasculaire élevé ou très élevé, traités par PRALUENT à raison de 75 ou de 150 mg administrés par voie sous-cutanée une fois toutes les 2 semaines (q2sem), pendant une durée de traitement pouvant aller jusqu’à 18 mois (1 999 de ces patients ont été exposés à PRALUENT pendant au moins 52 semaines et 639, pendant au moins 76 semaines). Les données sur l’innocuité se fondent sur les résultats regroupés de neuf études contrôlées par placebo (quatre études de phase II et cinq études de phase III, toutes menées auprès de patients prenant aussi des statines comme traitement de fond).
Des effets indésirables graves sont survenus chez 13,7 % des patients traités par PRALUENT et 14,3 % des patients du groupe placebo.
Au cours de dix études contrôlées de phase III menées auprès de patients atteints d’hypercholestérolémie primaire, les effets indésirables les plus répandus étaient les réactions locales au point d’injection (y compris érythème/rougeur, démangeaisons, enflure, douleur/sensibilité), les signes et symptômes des voies respiratoires supérieures et le prurit (démangeaisons). Les effets indésirables ont mené à la cessation du traitement chez 5,3 % des patients traités par PRALUENT et 5,1 % des patients du groupe placebo. Les effets indésirables les plus répandus menant à la cessation du traitement chez les patients traités par PRALUENT étaient les réactions allergiques (0,6 % par rapport à 0,2 % pour PRALUENT et le placebo, respectivement) et les réactions au point d’injection (0,2 % par rapport à 0,4 % pour PRALUENT et le placebo, respectivement).
Le profil d’innocuité de PRALUENT issu de l’étude sur les effets cardiovasculaires (ODYSSEY OUTCOMES) correspondait au profil global d’innocuité décrit lors des études contrôlées de phase III.
Effets indésirables du médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux. Tableau 1 - Effets indésirables survenant chez ≥ 1 % des patients traités par PRALUENT et plus souvent qu’avec le placebo dans le groupe de 10 études contrôlées par placebo sur l’hyperlipidémie
Classe de systèmes d’organes
Terme privilégié*
Placebo (n = 1 276)
Alirocumab (n = 2 476)
Troubles cardiaques
Angine instable 0,9 % 1,2 %
Troubles gastro-intestinaux
Diarrhée 4,4 % 4,7 % Constipation 1,5 % 1,7 % Douleur abdominale 1,3 % 1,6 % Douleurs du haut de l’abdomen 0,8 % 1,1 %
Troubles généraux et affections au point d’administration
Réaction au point d’injection 5,1 % 7,2 % Œdème périphérique 0,9 % 1,3 %
Infections et infestations
Rhinopharyngite 11,1 % 11,3 % Grippe 4,6 % 5,7 % Infections urinaires 4,6 % 4,8 % Bronchite 3,8 % 4,3 % Sinusite 2,7 % 3,0 % Gastroentérite virale 0,7 % 1,3 % Pneumonie 1,1 % 1,3 % Pharyngite 0,8 % 1,1 % Cellulite 0,8 % 1,0 %
Blessure, empoisonnement et complications liées au procédé
Contusion 1,3 % 2,1 %
Essais de laboratoire
Augmentation de l’alanine aminotransférase 0,7 % 1,1 %
Troubles métaboliques et nutritionnels
Diabète 1,1 % 1,3 %
Diabète de type 2 0,9 % 1,3 %
Goutte 0,9 % 1,1 % Classe de systèmes d’organes
Terme privilégié*
Placebo (n = 1 276)
Alirocumab (n = 2 476)
Troubles musculosquelettiques et du tissu conjonctif
Myalgies 3,4 % 4,2 % Spasmes musculaires 2,4 % 3,1 % Douleurs musculosquelettiques 1,6 % 2,1 %
Troubles psychiatriques
Insomnie 1,3 % 1,4 %
Troubles respiratoires, thoraciques et médiastinaux
Toux 2,3 % 2,5 % Douleur oropharyngée 0,5 % 1,2 %
Troubles de la peau et des tissus sous-cutanés
Prurit 0,4 % 1,1 %
Troubles vasculaires
Hypertension 3,0 % 3,1 % * Selon la version 17.0 de la terminologie MedDRA
Dans les études contrôlées par l’ézétimibe (COMBO II, MONO et ALTERNATIVE), le profil d’innocuité de l’alirocumab correspondait à son profil d’innocuité dans les études contrôlées par placebo, sans autre effet indésirable signalé.
Tableau 2 – Effets indésirables survenant chez ≥ 1 % des patients traités par PRALUENT et plus souvent qu’avec le placebo dans l’étude sur les effets cardiovasculaires (ODYSSEY OUTCOMES) Classe de systèmes d’organes
Terme privilégié*
Placebo (n = 9 443)
Alirocumab (n = 9 451)
Toute classe 77,1 % 75,8 %
Affections de l’oreille et du labyrinthe
Vertige 1,3 % 1,4 %
Troubles gastro-intestinaux
Nausées 1,8 % 2,1 % Reflux gastro-œsophagien 1,4 % 1,7 % Douleurs du haut de l’abdomen 1,3 % 1,4 %
Troubles généraux et affections au point d’administration
Douleur thoracique non cardiaque 6,8 % 7,0 % Réaction au point d’injection 1,4 % 2,8 %
Infections et infestations
Rhinopharyngite 5,6 % 6,0 % Sinusite 1,3 % 1,5 % Infection des voies respiratoires inférieures 1,0 % 1,1 %
Blessure, empoisonnement et complications liées au
procédé Contusion 1,7 % 1,8 %
Troubles musculosquelettiques et du tissu conjonctif
Myalgie 5,3 % 5,6 % Dorsalgie 4,2 % 4,3 % Arthralgie 3,7 % 3,9 % Spasmes musculaires 2,1 % 2,3 %
Troubles du système nerveux
Hypoesthésie 0,9 % 1,0 %
Troubles psychiatriques
Insomnie 1,3 % 1,5 %
Affections des organes de reproduction et du sein
Hyperplasie bénigne de la prostate 1,2 % 1,3 % Classe de systèmes d’organes
Terme privilégié*
Placebo (n = 9 443)
Alirocumab (n = 9 451) Dysfonction érectile 0,9 % 1,0 %
Troubles de la peau et des tissus sous-cutanés
Éruption cutanée 1,1 % 1,2 %
Troubles vasculaires
Hypotension 1,8 % 1,9 % * Selon la version 20.1 de la terminologie MedDRA
Réactions au point d’injection
Des réactions au point d’injection, y compris érythème/rougeur, démangeaisons, enflure et douleur/sensibilité, ont été signalées chez 7,2 % des patients traités par PRALUENT par rapport à 5,1 % des patients du groupe placebo. La plupart des réactions au point d’injection étaient transitoires et d’intensité légère. Le taux d’abandon attribuable aux réactions locales au point d’injection était de 0,2 % par rapport à 0,4 % pour PRALUENT et le placebo, respectivement.
Dans le cadre d’un essai contrôlé par placebo de 48 semaines visant à évaluer l’injection de PRALUENT à 300 mg toutes les 4 semaines (q4sem) ou à 75 mg toutes les 2 semaines (q2sem), au cours duquel tous les patients ont reçu une injection de médicament ou une injection placebo toutes les 2 semaines pour maintenir l’insu (voir ESSAIS CLINIQUES, étude CHOICE I), les réactions locales au point d’injection ont été signalées plus fréquemment chez les patients traités par PRALUENT à 300 mg q4sem, par rapport à ceux recevant PRALUENT à 75 mg q2sem ou un placebo (16,6 %, 9,6 % et 7,9 %, respectivement). Le taux d’abandon attribuable aux réactions au point d’injection a été de 0,7 % chez les patients traités par PRALUENT à 300 mg q4sem, comparativement à 0 % dans le groupe placebo.
Au cours de l’étude sur les effets cardiovasculaires (ODYSSEY OUTCOMES), les réactions au point d’injection sont aussi survenues plus fréquemment chez les patients traités par l’alirocumab que chez les patients sous placebo (3,8 % pour l’alirocumab par rapport à 2,1 % pour le placebo).
Réactions allergiques
Des réactions allergiques générales ont été signalées plus fréquemment dans le groupe PRALUENT que dans le groupe placebo (8,6 % par rapport à 7,8 %, respectivement), surtout en raison d’une différence dans le taux de fréquence du prurit. La proportion de patients ayant abandonné le traitement en raison de réactions allergiques était plus élevée parmi ceux traités par PRALUENT (0,6 % par rapport à 0,2 %). De plus, de rares cas de réactions allergiques, parfois graves, comme une hypersensibilité, de l’eczéma nummulaire et une vascularite d’hypersensibilité ont été signalés dans les études cliniques contrôlées.
Événements neurocognitifs :
Des événements neurocognitifs ont été signalés chez 0,8 % des patients traités par PRALUENT et 0,7 % des patients du groupe placebo. La confusion ou des troubles de mémoire ont tous deux été signalés chez 0,2 % des patients traités par PRALUENT et chez < 0,1 % (dans chaque cas) des patients du groupe placebo. La plupart des événements neurocognitifs n’étaient pas graves. La relation de cause à effet entre ces événements et l’alirocumab n’a pas été établie.
Anomalies des enzymes hépatiques :
Des anomalies hépatiques (principalement liées aux anomalies des enzymes hépatiques) ont été signalées chez 2,5 % des patients traités par PRALUENT et 1,8 % des patients du groupe placebo. Des élévations de l’ALT sérique à plus du triple de la limite supérieure de la normale sont survenues chez 1,7 % des patients traités par PRALUENT et 1,4 % des patients du groupe placebo.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il y a un risque d’immunogénicité.
Au cours de l’étude ODYSSEY OUTCOMES, des anticorps anti-médicament (AAM) ont été décelés après l’amorce du traitement chez 5,5 % des patients traités par l’alirocumab à 75 mg ou à 150 mg toutes les 2 semaines (q2sem) comparativement à 1,6 % des patients recevant le placebo. Les AAM ont persisté chez 0,7 % des patients traités par l’alirocumab et chez 0,4 % des patients sous placebo. Des anticorps neutralisants ont été observés chez 0,5 % des patients traités par l’alirocumab et chez < 0,1 % des patients recevant le placebo.
Les titres d’anticorps anti-médicament, y compris d’anticorps neutralisants, étaient faibles et ne semblaient pas avoir de répercussions cliniquement significatives sur l’efficacité ou l’innocuité de l’alirocumab, sauf un taux de réactions au point d’injection plus élevé chez les patients qui présentaient des AAM en cours de traitement que chez les patients qui n’en présentaient pas (7,5 % par rapport à 3,6 %). Les conséquences à long terme de la poursuite du traitement par l’alirocumab en présence d’AAM sont inconnues.
Au cours de dix études contrôlées par placebo ou un agent actif réalisées chez des patients traités par l’alirocumab à 75 mg ou à 150 mg q2sem et d’une étude clinique distincte menée chez des patients traités par l’alirocumab à 75 mg q2sem ou à 300 mg toutes les 4 semaines (dont certains patients chez qui la dose a été modifiée à 150 mg q2sem), la fréquence de détection des AAM et des anticorps neutralisants était comparable à celle observée lors de l’étude ODYSSEY OUTCOMES.
Les données sur l’immunogénicité dépendent très largement de la sensibilité et de la spécificité de la méthode de dosage ainsi que d’autres facteurs. De plus, la fréquence des résultats positifs d’un dosage d’anticorps peut être influencée par plusieurs facteurs, dont la manipulation de l’échantillon, le moment des prélèvements, la prise concomitante de médicaments et la présence d’une maladie sous-jacente. Pour ces raisons, une comparaison de la fréquence des anticorps anti-alirocumab avec celle des anticorps dirigés contre d’autres produits pourrait prêter à confusion.
Faibles niveaux de C-LDL
Dans le groupe d’études contrôlées par placebo et médicament actif utilisant un intervalle posologique toutes les 2 semaines ou toutes les 4 semaines, 914 des 3 913 patients (23,4 %) traités par PRALUENT présentaient deux valeurs consécutives de C-LDL < 0,65 mmol/L (25 mg/dL), dont 335 patients (8,6 %) avec deux valeurs consécutives de C-LDL < 0,39 mmol/L (15 mg/dL). Des valeurs de C-LDL < 0,65 mmol/L (25 mg/dL) et < 0,39 mmol/L (15 mg/dL) étaient observées plus fréquemment chez les patients traités par les schémas posologiques de PRALUENT à 150 mg q2sem ou à 300 mg q4sem.
Bien que les conséquences indésirables de très faibles niveaux de C-LDL n’aient pas été identifiées dans les essais sur l’alirocumab, les effets à long terme de très faibles taux de C-LDL ne sont pas connus. Selon des études génétiques publiées et des études cliniques et d’observation sur des traitements hypolipémiants, un risque accru d’apparition de nouveaux cas de diabète a été associé à des taux faibles de C-LDL.
Effets indésirables peu courants du médicament déterminés au cours des essais cliniques (< 1 %)
Dans le groupe d’études contrôlées par placebo et ézétimibe, les effets indésirables suivants ont été observés à une fréquence de moins de 1 % et à une fréquence plus grande dans le groupe PRALUENT que dans le groupe témoin (témoin par rapport à PRALUENT) : Infections et infestations : infection des voies urinaires (0 % par rapport à 0,1 %) Troubles du système sanguin et lymphatique : neutropénie (< 0,1 % par rapport à 0,2 %) Troubles du système immunitaire : hypersensibilité (0,1 % par rapport à 0,2 %) Troubles du métabolisme et de la nutrition : diminution de l’appétit (< 0,1 % par rapport à 0,1 %)
Troubles du système nerveux : hypoesthésie (< 0,1 % par rapport à 0,2 %) Troubles cardiaques : palpitations (< 0,1 % par rapport à 0,2 %)
Troubles respiratoires, thoraciques et médiastinaux : épistaxis (< 0,1 % par rapport à 0,1 %) Troubles gastro-intestinaux : douleur abdominale (0,1 % par rapport à 0,2 %), constipation (0,1 % par rapport à 0,2 %)
Troubles de la peau et des tissus sous-cutanés : prurit (0,1 % par rapport à 0,3 %), éruption cutanée (0,1 % par rapport à 0,3 %)
Troubles musculosquelettiques et des tissus conjonctifs : spasmes musculaires (0,4 % par rapport à 0,6 %)
Troubles généraux et conditions au point d’administration : fatigue (0,5 % par rapport à 0,6 %), asthénie (0,1 % par rapport à 0,3 %), érythème au point d’injection (< 0,1 % par rapport à 0,1 %).
Essais de laboratoire : augmentation de l’alanine aminotransférase (0,3 % par rapport à 0,4 %), augmentation de la gamma-glutamyltransférase (< 0,1 % par rapport à 0,1 %) Lésions, empoisonnement et complications liées au procédé : surdose accidentelle (0,5 % par rapport à 0,6 %)
Expérience post-commercialisation
Les réactions indésirables additionnelles suivantes ont été annoncées pendant l'utilisation après la commercialisation de PRALUENT.
Troubles généraux et anomalies au site d'administration
- Syndrome grippal
Troubles de la peau et des tissus sous-cutanés
- œdème de Quincke
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude formelle d’interaction médicament-médicament n’a été réalisée pour PRALUENT, de même qu’aucune étude n’a été réalisée dans le but d’évaluer les interactions avec les aliments/l’alimentation, les herbes médicinales ou le style de vie.
Interactions médicament-médicament
Effets de l’alirocumab sur d’autres médicaments
Dans les études cliniques au cours desquelles l’alirocumab était administré en association avec l’atorvastatine ou la rosuvastatine, aucune modification significative des concentrations de statine n’a été observée avec l’administration répétée d’alirocumab.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
La dose initiale recommandée de PRALUENT est de 75 mg toutes les 2 semaines (q2sem) par voie sous-cutanée, étant donné que la majorité des patients obtiennent une réduction suffisante de C-LDL avec cette dose. Sinon, la dose de 300 mg toutes les 4 semaines (tous les mois) peut être administrée par voie sous-cutanée chez les patients qui préfèrent recevoir le médicament moins souvent.
Mesurer les niveaux de C-LDL dans les quatre à huit semaines suivant l’initiation de PRALUENT afin d’évaluer la réponse et modifier la dose, au besoin. Pour les patients recevant PRALUENT à 300 mg toutes les 4 semaines, mesurer les niveaux de C-LDL tout juste avant la prochaine dose prévue de PRALUENT, car les niveaux de C-LDL peuvent varier considérablement chez certains patients entre les doses de ce traitement (voir ESSAIS CLINIQUES, étude CHOICE I).
Si la réponse du C-LDL est inadéquate, la posologie peut être ajustée à la dose maximale de 150 mg administrée toutes les deux semaines.
Dose oubliée
Si une dose à administrer toutes les 2 semaines a été oubliée, le patient devrait se faire une injection dès que possible (dans les 7 jours suivant la dose oubliée) et poursuivre ensuite le traitement toutes les deux semaines à partir de la date où la dose a été oubliée en respectant son calendrier initial. Si la dose oubliée n’est pas administrée dans les 7 jours, demandez au patient d’attendre jusqu’à la prochaine dose prévue selon le calendrier initial.
Si une dose à administrer toutes les 4 semaines a été oubliée, demandez au patient de se faire une injection dans les 7 jours suivant la dose oubliée, puis de reprendre son calendrier d’administration initial. Si la dose oubliée n’est pas administrée dans les 7 jours, demandez au patient d’administrer la dose et de commencer un nouveau calendrier d’administration en fonction de cette date.
Administration
PRALUENT est administré par injection sous-cutanée dans la cuisse, l’abdomen ou dans le haut du bras au moyen d’un stylo prérempli à usage unique ou d’une seringue préremplie à usage unique.
Sortir le stylo ou la seringue PRALUENT du réfrigérateur environ 30 à 40 minutes avant l’injection afin que la solution atteigne la température ambiante.
Pour administrer la dose de 300 mg, administrez deux injections de PRALUENT à 150 mg de manière consécutive à deux points d’injection différents.
Il est recommandé d’alterner entre les points d’injection.
PRALUENT ne doit pas être injecté sur le site d’une blessure ou d’une lésion cutanée, comme sur un coup de soleil, une éruption, une inflammation ou une infection cutanée.
Ne pas administrer PRALUENT et d’autres médicaments injectables au même point d’injection.
Populations particulières
Pédiatrie
L’innocuité et l’efficacité de PRALUENT n’ont pas été établies chez les enfants.
Gériatrie
Aucun ajustement de la dose n’est nécessaire chez les patients âgés.
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée. Aucune donnée portant sur les patients présentant une insuffisance hépatique grave n’est disponible (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale
Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Aucune donnée n’est disponible chez les patients présentant une insuffisance rénale grave (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques – Insuffisance rénale).
Poids corporel
Aucun ajustement de la dose n’est nécessaire en raison du poids des patients (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques – Poids corporel).
SURDOSAGE
Dans les études cliniques contrôlées, aucun problème d’innocuité n’a été observé avec une administration de PRALUENT plus fréquente que selon le schéma posologique recommandé (q2sem).
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’alirocumab est un anticorps monoclonal entièrement humain qui se lie avec une affinité et une spécificité élevées à la proprotéine convertase subtilisine/kexine de type 9 (PCSK9).
La PCSK9 se lie aux récepteurs des lipoprotéines à faible densité (R-LDL) à la surface des hépatocytes pour favoriser la dégradation des R-LDL à l’intérieur du foie. Le R-LDL est le principal récepteur qui retire les LDL de la circulation sanguine. Par conséquent, la diminution des niveaux de R-LDL attribuable à la protéine PCSK9 entraîne une augmentation des niveaux sanguins C-LDL. En inhibant la liaison de la PCSK9 aux R-LDL, l’alirocumab augmente le nombre de R-LDL disponibles pour la clairance des LDL, d’où une diminution du niveau de C-LDL.
Pharmacodynamique
L’alirocumab a réduit la PCSK9 libre en fonction de la concentration. Suite à une seule administration sous-cutanée de 75 ou de 150 mg d’alirocumab, une suppression maximale de la PCSK9 libre est survenue dans un délai de quatre à huit heures. Les concentrations de PCSK9 libre sont revenues aux valeurs initiales lorsque les concentrations d’alirocumab ont diminué sous la limite de quantification.
Pharmacocinétique
Absorption :
Après l’administration par voie sous-cutanée (SC) de 75 à 300 mg d’alirocumab, le délai médian avant d’obtenir une concentration sérique maximale (tmax) était de 3 à 7 jours.
Les propriétés pharmacocinétiques de l’alirocumab après une seule administration de 75 mg par voie sous-cutanée à l’abdomen, dans le haut du bras ou dans la cuisse étaient similaires.
La biodisponibilité absolue de l’alirocumab après une administration par voie sous-cutanée était d’environ 85 % selon une analyse pharmacocinétique populationelle.
En doublant la dose, c’est-à-dire en passant d’une dose de 75 mg toutes les 2 semaines à 150 mg toutes les 2 semaines, une augmentation légèrement supérieure à celle qui serait proportionnelle à l’augmentation de la dose a été observée, avec une augmentation de 2,1 à 2,7 fois les concentrations totales d’alirocumab. L’exposition mensuelle par un traitement à 300 mg toutes les 4 semaines a été similaire à l’exposition à 150 mg toutes les 2 semaines.
L’état d’équilibre a été atteint après l’administration de 2 à 3 doses avec un ratio d’accumulation maximal à peu près 2 fois plus élevé.
Distribution :
Après une administration par voie intraveineuse, le volume de distribution était d’environ 0,04 à 0,05 L/kg, ce qui indique que l’alirocumab se distribue principalement dans le système circulatoire.
Métabolisme :
Aucune étude n’a porté sur son métabolisme en particulier, car l’alirocumab est une protéine. On s’attend à ce que l’alirocumab se dégrade en petits peptides ou en acides aminés individuels.
Excrétion :
Dans le cas de l’alirocumab, deux phases d’élimination ont été observées. À de faibles concentrations, l’élimination se fait surtout par liaison saturable à la cible (PCSK9), tandis qu’à des concentrations élevées, l’élimination de l’alirocumab se fait surtout par voie protéolytique non saturable.
Selon une analyse pharmacocinétique populationnelle, la demi-vie médiane apparente de l’alirocumab à l’état d’équilibre est de 17 à 20 jours chez les patients recevant l’alirocumab par voie sous-cutanée à des doses de 75 ou 150 mg q2sem. Lorsqu’il était administré en association avec une statine, la demi-vie apparente de l’alirocumab était réduite à 12 jours.
Populations particulières et états pathologiques
Pédiatrie (< 18 ans) :
PRALUENT n’a pas été étudié chez les enfants.
Gériatrie (> 65 ans) :
Selon une analyse pharmacocinétique populationnelle, l’âge est associé à une légère différence en ce qui concerne l’exposition à l’alirocumab à l’état d’équilibre, sans impact sur l’efficacité ou l’innocuité.
Sexe :
Selon une analyse pharmacocinétique populationnelle, le sexe s’est avéré ne pas exercer une influence significative sur la pharmacocinétique de l’alirocumab.
Race :
Selon une analyse pharmacocinétique populationnelle, la race s’est avérée ne pas exercer une influence significative sur la pharmacocinétique de l’alirocumab.
Poids corporel :
Selon une analyse pharmacocinétique populationnelle, le poids corporel était associé à une légère différence dans l’exposition à l’alirocumab, sans impact significatif sur l’efficacité ou l’innocuité.
Insuffisance hépatique :
Dans une étude de phase I, après l’administration par voie sous-cutanée d’une seule dose de 75 mg, les profils pharmacocinétiques de l’alirocumab chez des sujets présentant une insuffisance hépatique légère à modérée étaient similaires à ceux des sujets ayant une fonction hépatique normale. Il n’y a pas de données sur les patients présentant une insuffisance hépatique grave.
Insuffisance rénale :
Sachant que les anticorps monoclonaux ne sont pas éliminés par voie rénale, on ne s’attend pas à ce que la fonction rénale ait un impact sur les propriétés pharmacocinétiques de l’alirocumab. Aucune donnée n’est disponible chez les patients présentant une insuffisance rénale grave.
ENTREPOSAGE ET STABILITÉ
Conserver au réfrigérateur à une température de 2 à 8 °C (36 à 46 °F). Ne pas congeler.
Le conserver dans l’emballage en carton afin de protéger le contenu de la lumière.
Ne pas exposer à une chaleur extrême.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Le patient peut s’auto-injecter PRALUENT, ou un proche aidant peut administrer PRALUENT, après avoir reçu des directives de la part d’un professionnel de la santé sur la façon dont une injection sous-cutanée doit se faire.
Avant leur administration, les médicaments parentéraux doivent être inspectés visuellement pour déceler toute particule ou décoloration. Si la solution est décolorée ou contient des particules, elle ne devrait pas être utilisée.
Il faut laisser au stylo prérempli ou à la seringue préremplie le temps d’atteindre la température de la pièce pendant 30 à 40 minutes avant de les utiliser. Une fois cette température atteinte, PRALUENT doit être administré dès que possible. La période passée à l’extérieur du réfrigérateur ne doit pas dépasser 30 jours à 25 oC.
Après utilisation, placer le stylo prérempli ou la seringue préremplie dans un contenant résistant aux perforations et le ou la jeter conformément aux règlements locaux (provinciaux). Ne pas recycler le contenant. Toujours conserver le contenant hors de la portée des enfants.
Les patients et les proches aidants doivent recevoir des directives sur la bonne technique pour faire une injection sous-cutanée, y compris la technique d’aseptisation et la façon d’utiliser correctement le stylo prérempli ou la seringue préremplie (voir le mode d’emploi du feuillet).
Il faut rappeler aux patients et aux proches aidants de lire attentivement le feuillet d’information aux patients et le mode d’emploi avant l’administration de PRALUENT.
Il faut rappeler aux patients et les proches aidants que le stylo prérempli ou la seringue préremplie ne doivent pas être réutilisés et leur montrer comment les jeter de façon sécuritaire après les avoir utilisés.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
PRALUENT est une solution claire, incolore à jaune pâle avec un pH d’environ 6,0.
PRALUENT est offert en solution pour injection stérile sans agent de conservation dans un stylo prérempli à usage unique ou une seringue préremplie à usage unique.
Chaque stylo prérempli à usage unique de 1 mL contient 75 ou 150 mg d’alirocumab. Chaque seringue préremplie à usage unique de 1 mL contient 75 ou 150 mg d’alirocumab.
Chaque stylo prérempli ou seringue préremplie de 75 mg/mL contient de l’histidine, du sucrose, du polysorbate 20 et de l’eau pour injection (USP) à un pH de 6,0.
Chaque stylo prérempli ou seringue préremplie de 150 mg/mL contient de l’histidine, du sucrose, du polysorbate 20 et de l’eau pour injection (USP) à un pH de 6,0.
PRALUENT, solution pour injection en stylos préremplis à usage unique ou en seringues préremplies à usage unique de 75 ou de 150 mg/mL, est offert en seringues translucides en verre siliconé de 1 mL et de type I. Le protège-aiguille en caoutchouc ne contient aucun latex naturel.
Paquet de stylos préremplis de 75 ou de 150 mg : 1, 2 ou 6 par boîte.
Paquet de seringues préremplies de 75 ou de 150 mg : 1, 2 ou 6 par boîte.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
L’alirocumab est un anticorps monoclonal entièrement humain (isotype d’IgG1) qui cible la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). L’alirocumab est fabriqué à l’aide de la technologie de l’ADN recombinant à partir de culture de cellules ovariennes de hamster chinois en suspension.
L’alirocumab est constitué de deux chaînes lourdes liées par disulfures, chacune étant liée par un pont disulfure à une chaîne légère kappa entièrement humaine. Un site unique de N-glycosylation se trouve dans chaque chaîne lourde au sein du domaine CH2 de la région constante du fragment Fc de la molécule. Les domaines variables des chaînes lourdes et légères s’associent pour former le site de liaison avec la protéine PCSK9 au sein de l’anticorps. La masse moléculaire de l’alirocumab est d’environ 146 kDa.
Figure 1 - Représentation schématique de la structure de l’alirocumab*
* Orange : emplacement des ponts disulfures dans la chaîne et entre les chaînes; vert : chaînes lourdes; bleu : chaînes légères; cyan : site de glycosylation dans le fragment Fc ; CH : partie constante de la chaîne lourde; CL : partie constante de la chaîne légère; VH : partie variable de la chaîne lourde; VL : partie variable de la chaîne légère. 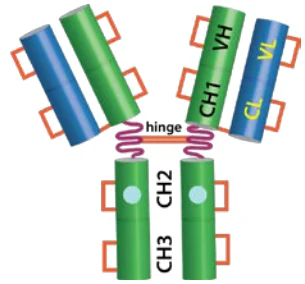 ESSAIS CLINIQUES
Tableau 3 – Résumé du plan de l’étude et des données démographiques sur les patients ayant participé aux essais cliniques de l’alirocumab
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge moyen | Sexe | ||
| (tranche | |||||||
| d’âges) | |||||||
| Étude sur les effets cardiovasculaires | |||||||
| OUTCOMES | Multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, avec groupes parallèles visant à évaluer l’effet de l’alirocumab sur la survenue d’événements cardiovasculaires chez des patients qui ont récemment présenté un syndrome coronarien aigu | En plus d’une statine à la dose quotidienne maximale tolérée ± autre AML* :
5 ans | Alirocumab : 9 462 Placebo : 9 462 | Dans l’ensemble : 58,6 ans (39- 92) Alirocumab : 58,5 ans (40- 90) Placebo : 58,6 ans (39- 92) | Dans l’ensemble : H : 74,8 % F : 25,1 % Alirocumab : H : 74,7 % F : 25,3 % Placebo : H : 74,9 % F : 25,1 % | ||
| Études contrôlées par placebo | |||||||
| LONG TERM | Multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, auprès de patients atteints de HF hétérozygote** ou non HF± et prenant une statine à la dose maximale tolérée ± autre AML* | En plus d’une statine à la dose quotidienne stable maximale tolérée ± autre AML* :
18 mois | Alirocumab : 1 553 Placebo : 788 | Dans l’ensemble : 60,5 ans (18- 89) Alirocumab : 60,4 ans (18- 89) Placebo : 60,6 ans (19- 87) | Dans l’ensemble : H : 62,2 % F : 37,8 % Alirocumab : H : 63,3 % F : 36,7 % Placebo : H : 60,2 % F : 39,8 % | ||
| COMBO I | Multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, auprès de patients atteints d’hypercholestérolémie présentant un risque cardiovasculaire élevé prenant une statine à la dose maximale tolérée ± autre AML* | En plus d’une statine à la dose quotidienne stable maximale tolérée ± autre AML* :
52 semaines | Alirocumab : 209 Placebo : 107 | Dans l’ensemble : 63 ans (39-87) Alirocumab : 63 ans (40-87) Placebo : 64 ans (39-83) | Dans l’ensemble : H : 65,8 % F : 34,2 % Alirocumab : H : 62,7 % F : 37,3 % Placebo : H : 72 % F : 28 % | ||
| FH I | Multicentrique, à répartition aléatoire, à | En plus d’une statine à la dose quotidienne | Alirocumab : | Dans l’ensemble : | Dans l’ensemble : | ||
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge moyen | Sexe | ||
| (tranche | |||||||
| d’âges) | |||||||
double insu, contrôlée par placebo, avec groupes parallèles, auprès de patients atteints d’HF hétérozygote** mal maîtrisée par leur AML courant (dose quotidienne de statine maximale tolérée ± autre AML*) | stable maximale tolérée ± autre AML* :
18 mois | 323 Placebo : 163 | 51,9 ans (20- 87) Alirocumab : 52,1 ans (20- 87) Placebo : 51,7 ans (21- 78) | H : 56,4 % F : 43,6 % Alirocumab : H : 55,7 % F : 44,3 % Placebo : H : 57,7 % F : 42,3 % | |||
| FH II | Multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, avec groupes parallèles, auprès de patients atteints d’HF hétérozygote** mal maîtrisée par leur AML (dose quotidienne stable maximale tolérée de statine ± autre AML*) | En plus d’une statine à la dose quotidienne stable maximale tolérée ± autre AML* :
18 mois | Alirocumab : 167 Placebo : 82 | Dans l’ensemble : 53,2 ans (22- 85) Alirocumab : 53,2 ans (22- 85) Placebo : 53,2 ans (23- 84) | Dans l’ensemble : H : 52,6 % F : 47,4 % Alirocumab : H : 51,5 % F : 48,5 % Placebo : H : 54,9 % F : 45,1 % | ||
| HIGH FH | Multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, auprès de patients atteints d’HF hétérozygote** mal maîtrisée par leur AML* (dose maximale tolérée de statine ± autre AML*) et ayant un niveau de C-LDL ≥ 4,14 mmol/L (160 mg/dL) | En plus d’une statine à la dose quotidienne stable maximale tolérée ± autre AML* :
18 mois | Alirocumab : 72 Placebo : 35 | Dans l’ensemble : 50,6 ans (18- 80) Alirocumab : 46,8 ans (18- 80) Placebo : 52,1 ans (25- 69) | Dans l’ensemble : H : 53,3 % F : 46,7 % Alirocumab : H : 48,6 % F : 51,4 % Placebo : H : 62,9 % F : 37,1 % | ||
| CHOICE I | Multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo visant à évaluer l’efficacité et l’innocuité de l’alirocumab administré q4sem chez des patients atteints d’hypercholestérolémie primaire | Patients recevant ou non un traitement concomitant par une statine :
| Alirocumab à 300 mg q4sem : 458 Alirocumab à 75 mg q2sem : 115 Placebo : 230 | Dans l’ensemble : 60,8 ans (21- 88) Alirocumab à 300 mg q4sem : 60,9 ans (21- 88) Alirocumab à | Dans l’ensemble : H : 57,5 % F : 42,5 % Alirocumab à 300 mg q4sem : H : 55,9 % F : 44,1 % Alirocumab à | ||
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge moyen | Sexe | ||
| (tranche | |||||||
| d’âges) | |||||||
75 mg q2sem, avec augmentation de la dose à 150 mg q2sem, au besoin¢
48 semaines | 75 mg q2sem : 60,2 ans (31- 83) Placebo : 60,9 ans (31- 86) | 75 mg q2sem : H : 56,5 % F : 43,5 % Placebo : H : 61,3 % F : 38,7 % | |||||
| Études contrôlées par l’ézétimibe | |||||||
| COMBO II | Multicentrique, à répartition aléatoire, à double insu, contrôlée par l’ézétimibe, auprès de patients atteints d’hypercholestérolémie présentant un risque cardiovasculaire élevé et non à leur niveau préalablement défini de C-LDL avec une dose maximale tolérée de statine | En plus d’une statine à la dose quotidienne maximale tolérée :
| Alirocumab : 479 Ézétimibe : 241 | Dans l’ensemble : 61,6 ans (29- 88) Alirocumab : 61,7 ans (30- 88) Ézétimibe : 61,3 ans (29- 84) | Dans l’ensemble : H : 73,6 % F : 26,4 % Alirocumab : H : 75,2 % F : 24,8 % Ézétimibe : H : 70,5 % F : 29,5 % | ||
| ALTERNATIVE | Multicentrique, à répartition aléatoire, à double insu et contrôlée par l’ézétimibe auprès de patients présentant un risque cardiovasculaire modéré ou élevé et une intolérance documentée aux statines en raison de symptômes musculosquelettiques | En plus d’un AML* stable (autre qu’une statine et l’ézétimibe) :
| Alirocumab : 126 Ézétimibe : 125 Atorvastatine : 63 | Dans l’ensemble : 63,4 ans (31- 88) Alirocumab : 64,1 ans (39- 85) Ézétimibe : 62,8 ans (31- 83) Atorvastatine : 63,4 ans (42- 88) | Dans l’ensemble : H : 54,8 % F : 45,2 % Alirocumab : H : 55,6 % F : 44,4 % Ézétimibe : H : 53,6 % F : 46,4 % Atorvastatine : H : 55,6 % F : 44,4 % | ||
| MONO | Multicentrique, à répartition aléatoire, à double insu et contrôlée par l’ézétimibe auprès de patients présentant un risque cardiovasculaire modéré, qui ne prennent pas de statines ni d’autres agents modifiant les lipides et dont le taux de |
| Alirocumab : 52 Ézétimibe : 51 | Dans l’ensemble : 60,2 ans (45- 72) Alirocumab : 60,8 ans (49- 72) Ézétimibe : | Dans l’ensemble : H : 53,4 % F : 46,6 % Alirocumab : H : 53,8 % F : 46,2 % Ézétimibe : | ||
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n = nombre) | Âge moyen | Sexe | ||
| (tranche | |||||||
| d’âges) | |||||||
| C-LDL se situe entre 2,59 et 4,91 mmol/L (100 et 190 mg/dL) | 59,6 ans (45- 69) | H : 52,9 % F : 47,1 % | |||||
# L’augmentation de la dose d’alirocumab à 150 mg toutes les 2 semaines a eu lieu au mois 2 chez les patients ayant un taux de C-LDL ≥ 1,29 mmol/L (50 mg/dL)
* AML : agent modifiant les lipides
§ L’augmentation de la dose d’alirocumab à 150 mg toutes les 2 semaines a eu lieu à la semaine 12 chez les patients ayant un taux de C-LDL ≥ 1,81 mmol/L (70 mg/dL)
¢ L’augmentation de la dose d’alirocumab à 150 mg toutes les 2 semaines a eu lieu à la semaine 12 lorsqu’il était nécessaire de diminuer davantage le taux de C-LDL en fonction d’un critère prédéterminé de C-LDL
¥ L’augmentation de la dose d’alirocumab à 150 mg toutes les 2 semaines a eu lieu à la semaine 12 chez les patients ayant un taux de C-LDL ≥ 1,81 mmol/L (70 mg/dL) ou de 2,59 mmol/L (100 mg/dL) selon leur degré de risque cardiovasculaire £ 1 f.p.j. : une fois par jour
** HF hétérozygote : hypercholestérolémie familiale hétérozygote
± non HF : hypercholestérolémie non familiale
Prévention des événements cardiovasculaires
L’étude sur les effets cardiovasculaires (ODYSSEY OUTCOMES) était une étude multicentrique, à double insu, contrôlée par placebo et axée sur les événements au cours de laquelle 18 924 adultes (9 462 dans le groupe alirocumab; 9 462 dans le groupe placebo) ont fait l’objet d’un suivi pendant une durée médiane de 33 mois (de 24 mois à 5 ans). Les patients avaient présenté un syndrome coronarien aigu (SCA) dans les 4 à 52 semaines précédant la répartition aléatoire et ont reçu un traitement énergique par une statine (c.-à-d. atorvastatine à 40 ou à 80 mg ou rosuvastatine à 20 ou à 40 mg, ou encore à leur dose maximale tolérée) avec ou sans autre agent modifiant les lipides (AML).
Tous les patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir soit PRALUENT à 75 mg une fois toutes les deux semaines (q2sem) soit un placebo à la même fréquence. Au mois 2, lorsqu’il était nécessaire de diminuer davantage le taux de C-LDL en fonction d’un critère prédéterminé de C-LDL (≥ 1,29 mmol/L), PRALUENT était ajusté à 150 mg q2sem. Chez les patients qui prenaient la dose ajustée de 150 mg q2sem et dont le taux de C-LDL était inférieur à 0,65 mmol/L lors de deux dosages consécutifs, la dose a été diminuée à 75 mg q2sem. Les patients qui recevaient la dose de 75 mg q2sem et qui ont présenté un taux de C-LDL inférieur à 0,39 mmol/L lors de deux dosages consécutifs sont passés à l’insu au groupe placebo. En tout, 2 615 (27,7 %) patients qui recevaient PRALUENT ont dû subir un ajustement de la dose, qui est passée à 150 mg q2sem; celle-ci a par la suite été abaissée à 75 mg q2sem chez 805 (30,8 %) patients. Dans l’ensemble, 730 (7,7 %) patients traités par PRALUENT sont passés au placebo. Au total, 99,5 % des patients ont fait l’objet d’un suivi de la survie jusqu’à la fin de l’étude.
Le critère primaire d’efficacité était le temps écoulé entre la répartition aléatoire et la première apparition d’un des événements cliniques suivants, selon le comité d’évaluation des événements cliniques : décès causé par une maladie coronarienne (y compris « cause du décès indéterminée »), tout infarctus du myocarde (IM) non mortel, accident vasculaire cérébral (AVC) ischémique mortel ou non (y compris « AVC sans autre précision ») et angine instable nécessitant l’hospitalisation. L’analyse finale était prévue au moment où 1 613 événements seraient survenus ou 24 mois après la dernière date de répartition aléatoire (excluant la Chine), selon la dernière éventualité.
Le SCA de référence était un infarctus du myocarde chez 83,2 % des patients (infarctus du myocarde avec sus-décalage du segment ST [STEMI] chez 34,6 % et infarctus du myocarde sans sus-décalage du segment ST [NSTEMI] chez 48,6 %) ou un épisode d’angine instable chez 16,8 % des patients. Avant que se produise le SCA de référence, 19,2 % des patients avaient déjà subi un infarctus du myocarde et 22,7 %, une revascularisation coronarienne (pontage aortocoronarien/intervention coronarienne percutanée). Au moment de la répartition aléatoire, la majorité des patients (88,8 %) recevait un traitement intensif par une statine avec ou sans autre agent modifiant les lipides. Au début de l’étude, le taux moyen de C-LDL était de 2,39 mmol/L, et 28,8 % des patients au total étaient atteints de diabète.
PRALUENT a réduit de façon significative le risque associé au critère primaire composé, soit le temps écoulé avant un décès causé par une maladie coronarienne, un IM non mortel, un AVC ischémique mortel ou non ou un épisode d’angine instable nécessitant l’hospitalisation (p =0,0003) (voir le Tableau 4).
Tableau 4 – Efficacité de PRALUENT chez les patients atteints d’une maladie cardiovasculaire établie (population en intention de traiter)
| Critère | Nombre de patients | Rapport des risques instantanésa (IC à 95 %) | Valeur pb | |||||
| ayant présenté un | ||||||||
| événement | ||||||||
| n (%) | ||||||||
| Placebo | Praluent | |||||||
| n = 9 462 | n = 9 462 | |||||||
Critère primaire composéc 1 052 (11,1) 903 (9,5) 0,85 (0,78, 0,93) 0,0003 Décès causé par une maladie coronarienne 222 (2,3) 205 (2,2) 0,92 (0,76, 1,11) Infarctus du myocarded 722 (7,6) 626 (6,6) 0,86 (0,77, 0,96) Accident vasculaire cérébral ischémiqued 152 (1,6) 111 (1,2) 0,73 (0,57, 0,93) Angine instable nécessitant l’hospitalisationd 60 (0,6) 37 (0,4) 0,61 (0,41, 0,92) Mortalité toutes causes confonduese 392 (4,1) 334 (3,5) 0,85 (0,73, 0,98) | ||||||||
a Modèle des risques proportionnels de Cox dans lequel le traitement était un facteur et comportant une stratification en fonction de la région géographique
b Test logarithmique par rangs bilatéral avec stratification en fonction de la région géographique c MACE (Major Atherosclerotic Cardiovascular Disease Events) définit comme suit : décès causé par une maladie coronarienne, infarctus du myocarde (IM) non mortel, accident vasculaire cérébral (AVC) ischémique mortel ou non ou encore angine instable nécessitant l’hospitalisation
d Analyse statistique réalisée sans hiérarchisation; les résultats ne sont pas considérés comme significatifs sur le plan statistique
e Non significatifs sur le plan statistique selon la méthode prédéterminée visant à neutraliser l’erreur de type I
L’incidence cumulative du critère primaire au fil du temps établi d’après les valeurs estimées par la méthode de Kaplan-Meier dans l’ensemble de la population de patients est présentée à la Figure 2.
Figure 2 – Événements cardiovasculaires athéroscléreux majeurs : incidence cumulative sur 4 ans
dans l’étude ODYSSEY OUTCOMES 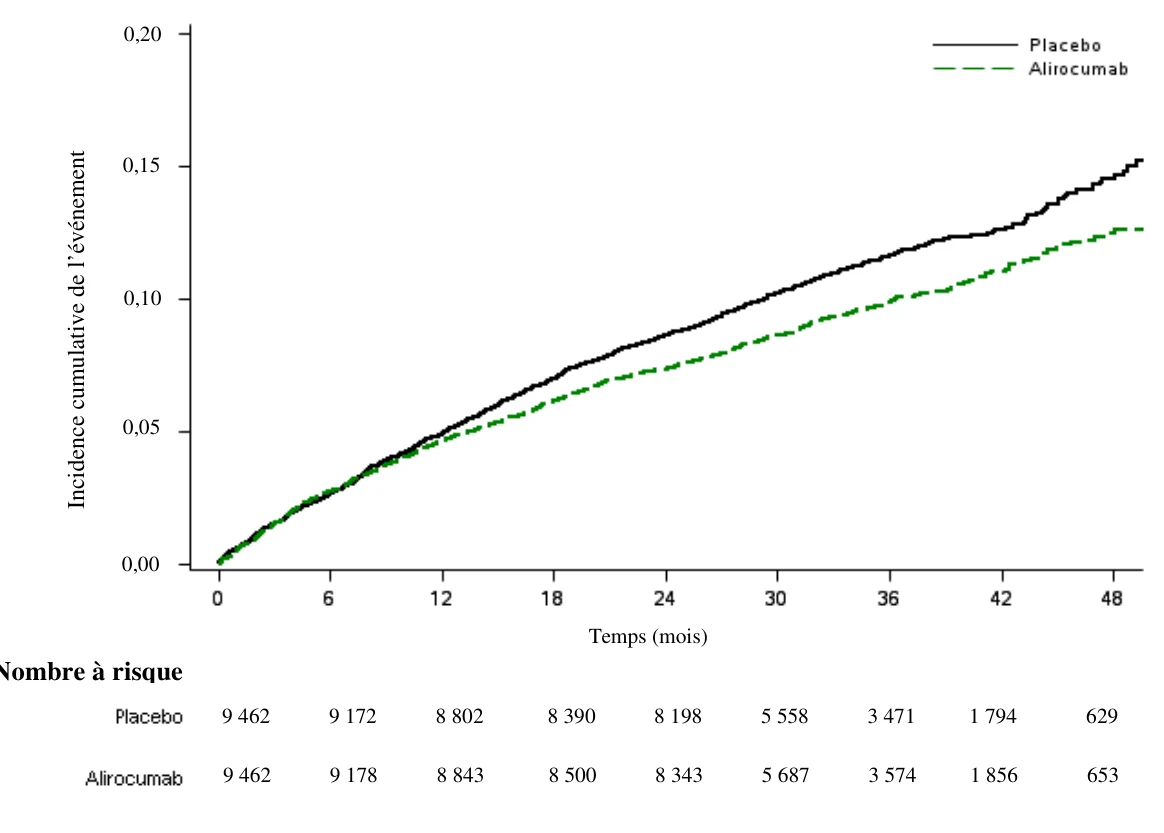
Hyperlipidémie primaire
Aspects démographiques de l’étude et organisation de l’essai
L’efficacité de l’alirocumab a été examinée dans le cadre de cinq essais à double insu, contrôlés par placebo, de phase III dans lesquels étaient inscrits 3 499 patients; 36 % d’entre eux présentaient une hypercholestérolémie familiale (HF) hétérozygote tandis que 54 % étaient non atteints d’HF qui souffraient de maladie cardiovasculaire athéroscléreuse clinique. Trois des cinq études ont été menées exclusivement auprès de patients atteints d’hypercholestérolémie familiale (HF) hétérozygote. Tous les patients prenaient aussi un agent modifiant les lipides (AML) constitué d’une statine à la dose maximale tolérée, avec ou sans autre agent modifiant les lipides. Dans les essais comprenant des patients avec HF hétérozygote, le diagnostic de HF hétérozygote était établi soit par génotypage ou par critères cliniques (« HF certaine » à l’aide des critères de Simon Broome ou des critères de l’OMS/Dutch Lipid Network). Tous les essais ont eu une durée d’au moins 52 semaines, le critère primaire d’efficacité étant mesuré à la 24e semaine (variation moyenne en pourcentage du C-LDL par rapport au début de l’étude).
Deux études (LONG TERM et HIGH FH), menées auprès de 2 416 patients en tout, ont porté uniquement sur une dose de 150 mg administrée toutes les deux semaines (q2sem). Trois études (COMBO I, FH I et FH II) ont porté sur une dose de 75 mg administrée aux deux semaines, qui a
0,20
0,15
0,10
0,05
0,00
Temps (mois) Nombre à risque
9 462 9 172 8 802 8 390 8 198 5 558 3 471 1 794 629
9 462 9 178 8 843 8 500 8 343 5 687 3 574 1 856 653 été augmentée à la semaine 12 à 150 mg aux deux semaines en fonction de certains critères chez les patients qui n’avaient pas atteint le niveau cible de C-LDL préétabli à la semaine 8 et en tenant compte de leur degré de risque cardiovasculaire.
L’efficacité de PRALUENT a également été évaluée dans trois études contrôlées par l’ézétimibe (COMBO II, ALTERNATIVE et MONO) au cours desquelles le médicament a été administré à raison d’une dose initiale de 75 mg q2sem, qui a été augmentée à 150 mg q2sem à la semaine 12 en fonction de certains critères. Le critère primaire d’efficacité y a été mesuré à la semaine 24 (variation moyenne en pourcentage du C-LDL par rapport au début de l’étude).
Une autre étude contrôlée par placebo et à double insu d’une durée de 48 semaines (CHOICE I) a été menée auprès de 547 patients traités par une statine à la dose maximale tolérée qui ont reçu PRALUENT à 300 mg toutes les 4 semaines (q4sem) ou à 75 mg toutes les 2 semaines (q2sem) ou encore un placebo. Dans les groupes PRALUENT, la dose pouvait être ajustée à 150 mg q2sem à la semaine 12 en fonction de certains critères. Les critères d’efficacité primaires ont été évalués à la semaine 24 et des semaines 21 à 24 (variation moyenne en pourcentage du C-LDL par rapport au début de l’étude).
Résultats des études
Étude LONG TERM
Cette étude multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo et d’une durée de 18 mois a été menée auprès de 2 341 patients (1 553 patients dans le groupe alirocumab et 788 patients dans le groupe placebo) atteints d’HF hétérozygote ou non HF, prenant une statine à la dose maximale tolérée, avec ou sans autre agent modifiant les lipides. Les patients ont reçu une dose de 150 mg d’alirocumab toutes les deux semaines ou le placebo, en plus de leur traitement de base par un agent modifiant les lipides.
L’étude LONG TERM comprenait 17,7 % de patients avec HF hétérozygote et 68,6 % de patients non HF présentant une maladie cardiovasculaire athéroscléreuse clinique. L’âge moyen était de 60,5 ans (variant entre 18 et 89 ans), 37,8 % étaient des femmes, 93 % étaient de race blanche, 3 % étaient de race noire et 5 % étaient hispaniques ou latino-américains. Le niveau moyen de C-LDL au début de l’étude était de 3,15 mmol/L (122 mg/dL).
La proportion de patients ayant prématurément cessé le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 8 % parmi ceux traités par PRALUENT et de 8 % parmi ceux recevant le placebo.
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL entre PRALUENT et le placebo était de -58,5 % (IC 95 % : -61,1 %, -55,8 %; valeur p : ˂ 0,0001) (voir Tableau 5 et Figure 3).
Tableau 5 - Variation moyenne en pourcentage par rapport au début de l’étude et différencea par rapport au placebo dans les paramètres lipidiques à la 12e semaine et à la
24e semaine dans l’étude LONG TERMb
| Groupe de traitement | C-LDL | CT | C-non HDL | Apo B |
| Semaine 12 | ||||
| Placebo | 1,3 | 0,1 | 0,8 | 0,4 |
PRALUENT (150 mg) | -61,4 | -37,7 | -52,3 | -53,8 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -62,7 (-65,2; -60,3) | -37,8 (-39,4; -36,3) | -53,0 (-55,1; -50,9) | -54,2 (-56,6; -51,9) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
| Semaine 24 | ||||
| Placebo | 0,7 | -0,3 | 0,6 | 1,1 |
PRALUENT (150 mg) | -57,8 | -36,0 | -49,1 | -49,8 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -58,5 (-61,1; -55,8) | -35,7 (-37,4; -34,0) | -49,7 (-52,0; -47,4) | -50,9 (-53,3; -48,4) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
a La différence est PRALUENT moins placebo
b Une approche de modèle de mélange de schémas a été utilisée avec imputation multiple de valeurs post-traitement manquantes fondée sur la propre valeur de départ du sujet ainsi qu’une imputation multiple de valeurs en traitement manquantes d’après un modèle qui comprend les valeurs en traitement disponibles.
c Les moyennes des moindres carrés (MC) ont été obtenues en combinant les moyennes tirées d’analyses de covariance (ANCOVA) des différents ensembles de données imputés, à l’aide des formules de Rubin. Les modèles ANCOVA comprenaient l’effet catégorique fixe du groupe de traitement et des strates de répartition aléatoire et la covariable fixe continue de la valeur de départ.
d Une procédure d’essai hiérarchique a été utilisée pour tester le critère primaire et les principaux critères secondaires d’efficacité tout en contrôlant le taux d’erreur de type 1.
Figure 3 - Variation moyenne en pourcentage du C-LDL du début de l’étude à la semaine 52 dans l’étude LONG TERMa
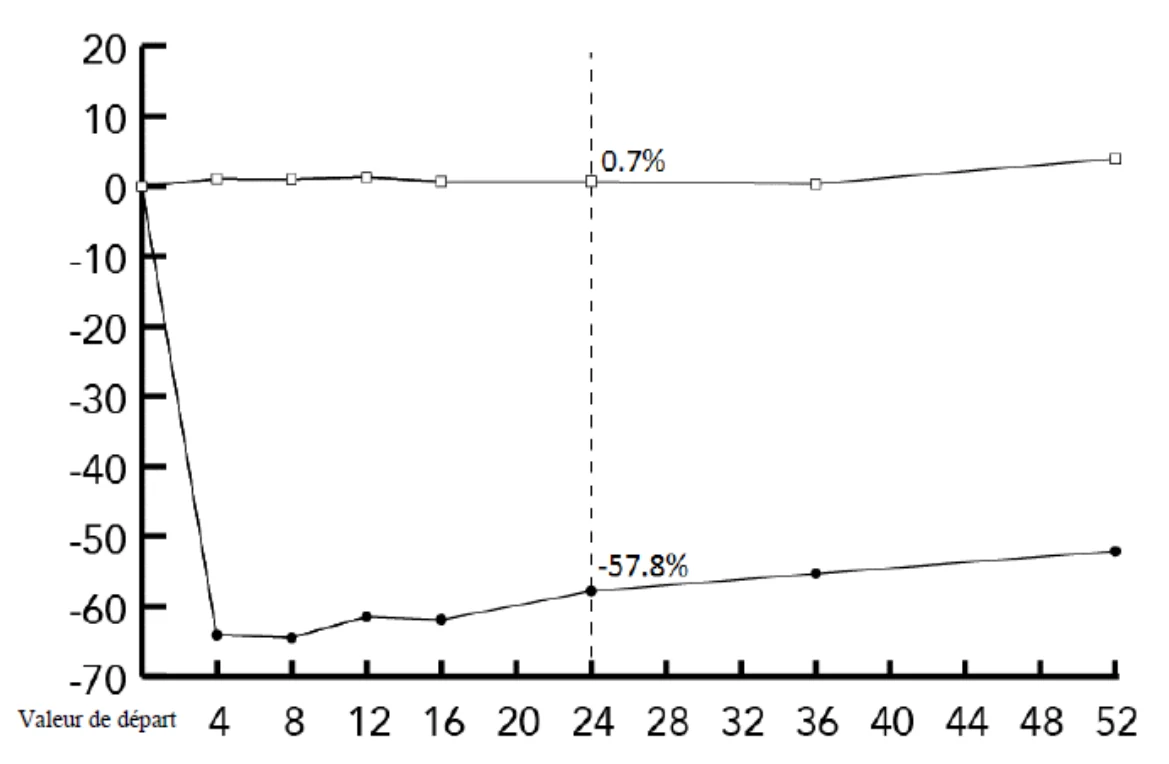
Temps (semaines)
Placebo (N)b 788 708 676
PRALUENT (N)b 1553 1386 1351 
PRALUENT  Placebo a Les moyennes ont été estimées sur la base de tous les patients répartis de façon aléatoire, avec imputation multiple des données manquantes prenant en compte la conformité au traitement
b Nombre de patients avec données observées
Étude COMBO I
Étude multicentrique, à double insu, contrôlée par placebo, à répartition aléatoire et d’une durée de 52 semaines menée auprès de 316 patients (209 dans le groupe alirocumab et 107 dans le groupe placebo) caractérisés par un risque cardiovasculaire très élevé avec hypercholestérolémie sur une statine à la dose maximale tolérée, avec ou sans autre agent modifiant les lipides, qui avaient besoin d’une réduction additionnelle de C-LDL. Les patients ont reçu une dose de 75 mg d’alirocumab toutes les deux semaines ou le placebo, en plus de leur traitement de base par un agent modifiant les lipides. L’augmentation de la dose d’alirocumab à 150 mg toutes les deux semaines a eu lieu à la semaine 12 chez les patients ayant un niveau de C-LDL ≥ 1,81 mmol/L (70 mg/dL).
L’âge moyen était de 63 ans (variant de 39 à 87 ans), 34,2 % étaient des femmes, 82 % étaient de race blanche, 16 % étaient de race noire et 11 % étaient hispaniques ou latino-américains. Dans l’ensemble, 84 % des patients présentaient une maladie cardiovasculaire athéroscléreuse clinique. Le niveau moyen de C-LDL au début de l’étude était de 2,63 mmol/L (102 mg/dL).
La dose a été augmentée à 150 mg toutes les deux semaines pour 32 des 191 patients (16,8 %) traités au-delà de la semaine 12.
La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 11 % parmi ceux traités par PRALUENT et de 12 % parmi ceux recevant le placebo.
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL pour le placebo par rapport au début de l’étude était de -42,7 % (IC à 95 % : - 49,9 %, - 35,4 %; valeur p : ˂ 0,0001) (voir Tableau 6).
Tableau 6 - Variation moyenne en pourcentage par rapport au début de l’étude et différencea par rapport au placebo dans les paramètres lipidiques à la 12e et à la 24e semaine dans l’étude COMBO Ib
| Groupe de traitement | C-LDL | CT | C-non HDL | Apo B |
| Semaine 12 | ||||
| Placebo | 1,1 | 0,9 | 2,5 | 3,2 |
PRALUENT (75 mg) | -44,9 | -24,7 | -36,3 | -33 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -46 (-52,6; -39,5) | -25,6 (-30,4; -20,7) | -38,8 (-45,2; -32,4) | -36,2 (-42,1; -30,2) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
| Semaine 24 | ||||
| Placebo | -1,5 | -2,3 | -1,1 | 0,2 |
PRALUENT (75/jusqu’à 150 mg) | -44,2 | -25,6 | -36,0 | -33,6 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -42,7 (-49,9; -35,4) | -23,3 (-27,9; -18,7) | -34,8 (-41,3; -28,3) | -33,8 (-39,9; -27,7) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
a La différence est PRALUENT moins placebo
b Une approche de modèle de mélange de schémas a été utilisée avec imputation multiple de valeurs post-traitement manquantes fondée sur la propre valeur de départ du sujet ainsi qu’une imputation multiple de valeurs en traitement manquantes d’après un modèle qui comprend les valeurs en traitement disponibles.
c Les moyennes des moindres carrés (MC) ont été obtenues en combinant les moyennes tirées d’analyses de covariance (ANCOVA) des différents ensembles de données imputés, à l’aide des formules de Rubin. Les modèles ANCOVA comprenaient l’effet catégorique fixe du groupe de traitement et des strates de répartition aléatoire et la covariable fixe continue de la valeur de départ.
d Une procédure d’essai hiérarchique a été utilisée pour tester critère primaire et les principaux critères secondaires d’efficacité tout en contrôlant le taux d’erreur de type 1.
Études FH I et FH II
Deux études multicentriques, à double insu, contrôlées par placebo et d’une durée de 18 mois ont été menées auprès de 735 patients (490 dans le groupe alirocumab et 245 dans le groupe placebo) atteints d’HF hétérozygote recevant une statine à la dose maximale tolérée, avec ou sans autre agent modifiant les lipides. Les études étaient similaires en ce qui concerne les critères de conception et d’admissibilité. Les patients ont reçu une dose de 75 mg d’alirocumab toutes les deux semaines ou le placebo, en plus du traitement par l’agent modifiant les lipides. L’augmentation de la dose d’alirocumab à 150 mg toutes les deux semaines a eu lieu à la semaine 12 chez les patients ayant un taux de C-LDL ≥ 1,81 mmol/L (70 mg/dL).
Dans l’ensemble, l’âge moyen était de 52 ans (variant 20 à 87 ans), 45 % étaient des femmes, 94 % étaient de race blanche, 1 % étaient de race noire et 3 % étaient hispaniques ou latino-américains. La proportion de patients de l’étude FH I et de l’étude FH II présentant une maladie cardiovasculaire athéroscléreuse clinique était, respectivement, de 51,2 % et de 38,3 %. Le niveau moyen de C-LDL au départ était de 3,74 mmoL (144,6 mg/dL) dans l’étude FH I et de 3,48 mmoL/dL (134,4 mg/dL) dans l’étude FH II. La dose a été augmentée après la 12e semaine chez 135 des 311 patients (43,4 %) dans l’étude FH I et chez 61 des 158 patients (38,6 %) dans l’étude FH II.
La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 6,5 % parmi ceux traités par PRALUENT et de 5,5 % parmi ceux recevant le placebo dans l’étude FH I et de 4,8 % parmi ceux traités par PRALUENT et de 2,4 % parmi ceux recevant le placebo dans l’étude FH II.
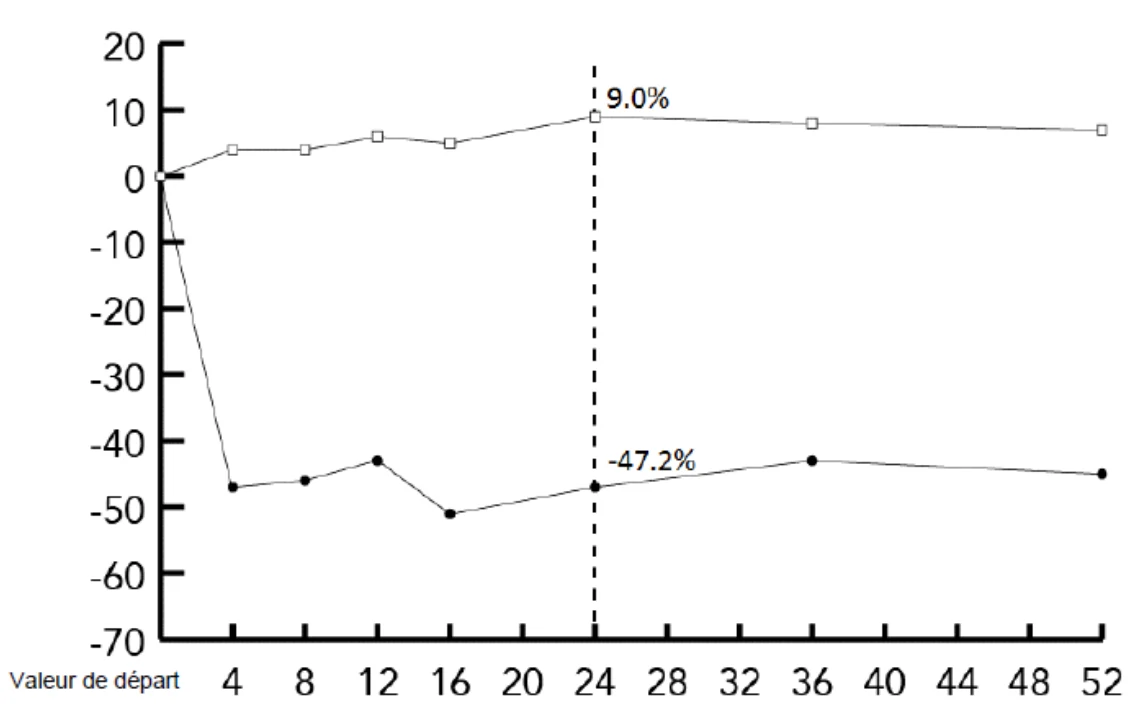
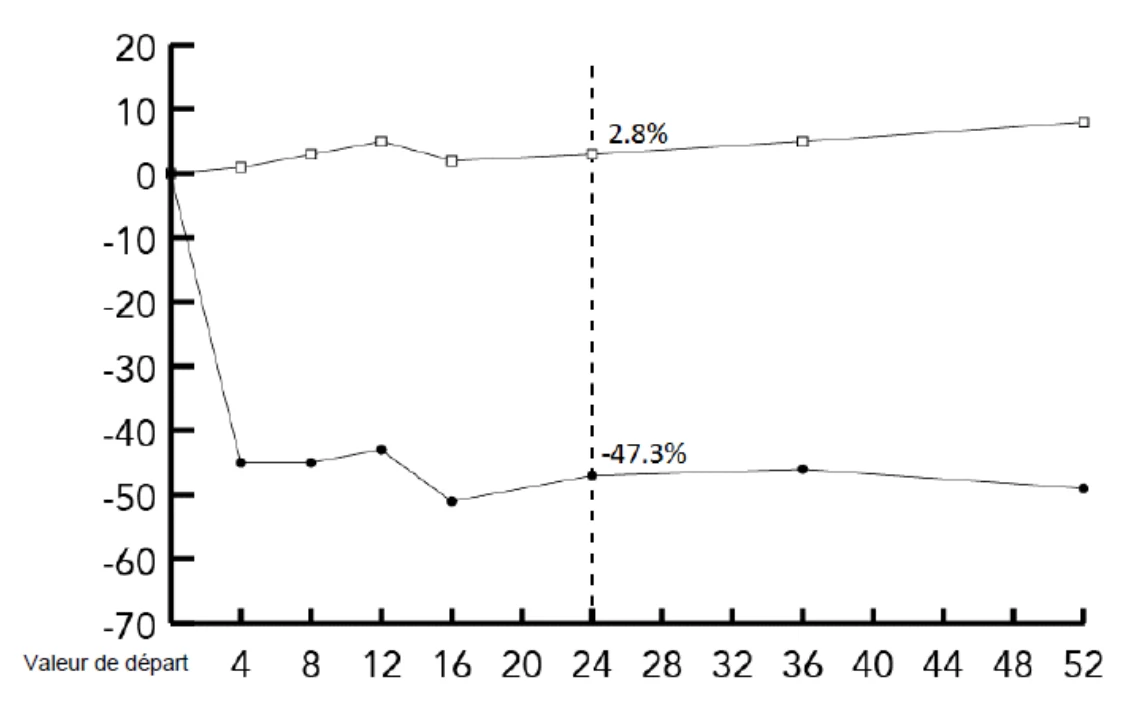
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL pour le placebo par rapport au début de l’étude FH I était de -56,3 % (IC à 95 % : -61,8 %, -50,7 %; valeur p : ˂ 0,0001) (voir Tableau 7 et Figure 4 ). À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL pour le placebo par rapport au début de l’étude FH II était de -50,2 % (IC à 95 % : -57,1 %, -43,2 %; valeur p : ˂ 0,0001 (voir Tableau 7 et Figure 5 ).
Tableau 7 - Variation moyenne en pourcentage par rapport à la valeur de référence et différencea par rapport au placebo dans les paramètres lipidiques à la 12e semaine et à la
24e semaine dans les études FH Ib et FH IIb
| Groupe de traitement | FH I | FH II | ||||||
| C-LDL | CT | C-non HDL | Apo B | C-LDL | CT | C-non HDL | Apo B | |
| Semaine 12 | ||||||||
| Placebo | 5,6 | 4,1 | 5,2 | 3,2 | 4,6 | 3,4 | 4,1 | -0,7 |
PRALUENT (75 mg) | -42,8 | -27,9 | -37,8 | -33,7 | -43,1 | -26,2 | -37,3 | -34,7 |
| Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -48,4 (-53,3; -43,5) | -32,0 (-35,3; -28,6) | -43,0 (-47,3; -38,6) | -36,9 (-40,7; -33,0) | -47,6 (-54,1; -41,2) | -29,5 (-34,2; -24,9) | -41,4 (-47,3; -35,5) | -34,0 (-38,9; -39,1) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
| Semaine 24 | ||||||||
| Placebo | 9,0 | 7,1 | 9,5 | 4,8 | 2,8 | 2,1 | 3,0 | -3,4 |
PRALUENT (75 mg/ jusqu’à 150 mg) | -47,2 | -30,5 | -41,5 | -39,2 | -47,3 | -29,9 | -41,5 | -41,4 |
| Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -56,3 (-61,8; -50,7) | -37,7 (-41,5; -33,8) | -51,0 (-56,0; -46,0) | -44 (-48,3; -39,7) | -50,2 (-57,1; -43,2) | -31,9 (-36,7; -27,1) | -44,6 (-50,8; -38,4) | -37,9 (-43,0; -32,8) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
a La différence est PRALUENT moins placebo
b Une approche de modèle de mélange de schémas a été utilisée avec imputation multiple de valeurs post-traitement manquantes fondée sur la propre valeur de départ du sujet ainsi qu’une imputation multiple de valeurs en traitement manquantes d’après un modèle qui comprend les valeurs en traitement disponibles.
c Les moyennes des moindres carrés (MC) ont été obtenues en combinant les moyennes tirées d’analyses de covariance (ANCOVA) des différents ensembles de données imputés, à l’aide des formules de Rubin. Les modèles ANCOVA comprenaient l’effet catégorique fixe du groupe de traitement et des strates de répartition aléatoire et la covariable fixe continue de la valeur de départ.
d Une procédure d’essai hiérarchique a été utilisée pour tester le critère primaire et les principaux critères secondaires d’efficacité tout en contrôlant le taux d’erreur de type 1.
Figure 4 - Variation moyenne en pourcentage dans le C-LDL du début de l’étude à la semaine 52 dans l’étude FH Ia
Temps (semaines)
Placebo (N)b 163 149 146
PRALUENT (N)b 323 290 277
PRALUENT Placebo a Les moyennes ont été estimées sur la base de tous les patients répartis de façon aléatoire, avec imputation multiple des données manquantes prenant en compte la conformité au traitement
b Nombre de patients avec données observées
Figure 5 - Variation moyenne en pourcentage dans le C-LDL du début de l’étude à la semaine 52 dans l’étude FH IIa
Temps (semaines)
Placebo (N)b 82 78 78
PRALUENT (N)b 167 157 158 
PRALUENT Placebo a Les moyennes ont été estimées sur la base de tous les patients répartis de façon aléatoire, avec imputation multiple des données manquantes prenant en compte la conformité au traitement
b Nombre de patients avec données observées
Étude HIGH FH
HIGH FH était une étude multicentrique à double insu, contrôlée par placebo, à répartition aléatoire et d’une durée de 18 mois menée auprès de 107 patients atteints d’HF hétérozygote (72 dans le groupe alirocumab et 35 dans le groupe témoin), prenant une statine à la dose maximale tolérée, avec ou sans autre agent modifiant les lipides, et ayant un niveau initial de C-LDL ≥ 4,14 mmol/L (160 mg/dL). Les patients ont reçu une dose de 150 mg d’alirocumab toutes les deux semaines ou le placebo, en plus de leur traitement de base par un agent modifiant les lipides.
L’âge moyen était de 50,6 ans (variant de 18 à 80 ans), 46,7 % étaient des femmes, 88 % étaient de race blanche, 2 % étaient de race noire et 6 % étaient hispaniques ou latino-américains. Dans l’ensemble, 50 % de patients présentaient une maladie cardiovasculaire athéroscléreuse clinique. Le niveau moyen de C-LDL au début de l’étude était de 5,08 mmol/L (196,3 mg/dL) dans le groupe alirocumab et de 5,2 mmol/L (201,0 mg/dL) dans le groupe témoin.
La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 10 % parmi ceux traités par PRALUENT et de 0 % parmi ceux recevant le placebo.
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL pour le placebo par rapport au début de l’étude était de -36,3 % (IC à 95 % : -48,5 %, -24,2 %; valeur p ˂ 0,0001) (voir Tableau 8).
Tableau 8 - Variation moyenne en pourcentage par rapport au début de l’étude et différencea par rapport au placebo dans les paramètres lipidiques à la 12e semaine et à la
24e semaine dans l’étude the HIGH FHb
| Groupe de traitement | C-LDL | CT | C-non HDL | Apo B |
| Semaine 12 | ||||
| Placebo | -6,7 | -5,1 | -7,0 | -9,1 |
PRALUENT (150 mg) | -46,9 | -33,2 | -41,8 | -39,3 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -40,3 (-51,3; -29,2) | -28,1 (-36,3; -19,8) | -34,8 (-45,0; -24,6) | -30,2 (-39,2; -21,3) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
| Semaine 24 | ||||
| Placebo | -6,9 | -4,8 | -6,2 | -8,6 |
PRALUENT (150 mg) | -43,3 | -31,3 | -39,7 | -36,5 |
Différence par rapport au placebo (moyenne des MCc) (IC à 95 %) | -36,3 (-48,5; -24,2) | -26,5 (-35,5; -17,4) | -33,5 (-44,2; -22,7) | -28,0 (-37,6; -18,3) |
| valeur pd | < 0,0001 | < 0,0001 | < 0,0001 | < 0,0001 |
a La différence est PRALUENT moins placebo
b Une approche de modèle de mélange de schémas a été utilisée avec imputation multiple de valeurs post-traitement manquantes fondée sur la propre valeur de départ du sujet ainsi qu’une imputation multiple de valeurs en traitement manquantes d’après un modèle qui comprend les valeurs en traitement disponibles.
c Les moyennes des moindres carrés (MC) ont été obtenues en combinant les moyennes tirées d’analyses de covariance (ANCOVA) des différents ensembles de données imputés, à l’aide des formules de Rubin. Les modèles ANCOVA comprenaient l’effet catégorique fixe du groupe de traitement et des strates de répartition aléatoire et la covariable fixe continue de la valeur de départ.
d Une procédure d’essai hiérarchique a été utilisée pour tester le critère primaire et les principaux critères secondaires d’efficacité tout en contrôlant le taux d’erreur de type 1.
Étude COMBO II
L’étude COMBO II était une étude multicentrique à répartition aléatoire, à double insu et contrôlée par l’ézétimibe, d’une durée de deux ans, qui comprenait 720 patients (479 patients dans le groupe alirocumab et 241 patients dans le groupe ézétimibe) classés comme présentant un risque très élevé de maladies cardiovasculaires avec hypercholestérolémie, prenant une statine à la dose maximale tolérée. Les patients ont reçu 75 mg d’alirocumab toutes les deux semaines ou 10 mg d’ézétimibe une fois par jour, en plus du traitement de base par une statine. L’augmentation de la dose d’alirocumab à 150 mg toutes les deux semaines a eu lieu à la semaine 12 chez les patients ayant un niveau de C-LDL ≥ 1,81 mmol/L (70 mg/dL); cette augmentation a été réalisée chez 82 (18 %) des 446 patients traités par PRALUENT pendant au moins 12 semaines.
L’âge moyen était de 61,6 ans (variant de 29 à 88 ans), 26,4 % étaient des femmes, 84,7 % étaient de race blanche, 3,9 % étaient de race noire et 2,8 % étaient hispaniques ou latino-américains. Dans l’ensemble, 90,1 % de patients présentaient une maladie cardiovasculaire athéroscléreuse clinique; 30,7 % des patients étaient atteints de diabète de type 2 au début de l’étude. Le taux moyen initial de C-LDL était de 2,81 mmol/L (108,6 mg/dL) dans le groupe alirocumab et de 2,7 mmol/L (104,6 mg/dL) dans le groupe ézétimibe. La dose a été augmentée à 150 mg toutes les deux semaines pour 82 des 446 patients (18,4 %) traités au-delà de la semaine 12.
La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 8,6 % parmi ceux traités par PRALUENT et de 9,5 % parmi ceux recevant l’ézétimibe.
À la semaine 24, le changement moyen en pourcentage par rapport à la valeur de référence dans le C-LDL était de -47,8 % avec PRALUENT et de -20,1 % avec l’ézétimibe, et la différence moyenne du traitement par rapport à l’ézétimibe dans le changement de C-LDL par rapport au début de l’étude était de -27,7 % (IC à 95 % : -32,5 %, -22,9 %; valeur p ˂ 0,0001).
Dans le sous-groupe de patients déjà atteints de diabète de type 2, la réduction en pourcentage du C-LDL correspondait à celle observée dans la population globale.
CHOICE I
CHOICE I était un essai contrôlé par placebo de 48 semaines, mené à double insu dans le cadre duquel 458 patients ont été répartis aléatoirement pour recevoir un schéma posologique de PRALUENT à 300 mg toutes les 4 semaines (q4sem), 115 patients ont été répartis aléatoirement pour recevoir PRALUENT à 75 mg toutes les 2 semaines (q2sem) et 230 patients ont été répartis aléatoirement pour recevoir un placebo. L’ensemble des 803 patients présentaient une hypercholestérolémie et recevaient un traitement concomitant par une statine (68,1 %) ou un autre agent modifiant les lipides (39,8 %). Le critère primaire d’efficacité a été mesuré à la 24e semaine (variation moyenne en pourcentage du C-LDL par rapport au début de l’étude). À la 12e semaine, lorsqu’il était nécessaire de diminuer davantage le taux de C-LDL en fonction d’un critère prédéterminé de C-LDL, PRALUENT était ajusté à 150 mg q2sem dans les groupes de traitement recevant PRALUENT, et ce, pour la durée restante de l’essai. Environ 20 % des patients traités par PRALUENT à 75 mg q2sem ou 300 mg q4sem pendant au moins 12 semaines ont dû se faire ajuster la dose à 150 mg q2sem.
L’âge moyen était de 61 ans (variant de 21 à 88 ans), 42 % étaient des femmes, 87 % étaient de race blanche, 11 % étaient de race noire et 3 % étaient hispaniques ou latino-américains. Dans l’ensemble, 64 % des patients présentaient une maladie cardiovasculaire athéroscléreuse; 27 % des patients étaient atteints de diabète de type 2 au début de l’étude. La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 12 % parmi ceux traités par PRALUENT à 300 mg q4sem, de 14 % parmi ceux traités par PRALUENT à 75 mg q2sem et de 15 % parmi ceux recevant le placebo.
Dans la cohorte de patients recevant un traitement de fond par une statine, le taux moyen de C-LDL au début de l’étude était de 2,92 mmol/L.
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL par rapport au début de l’étude entre l’affectation initiale à PRALUENT à 300 mg q4sem et au placebo était de -56 % (IC à 97,5 % : -62 %, -49 %; valeur p : < 0,0001), et la différence de variation moyenne en pourcentage du C-LDL par rapport au début de l’étude entre l’affectation initiale à PRALUENT à 75 mg q2sem et au placebo était de -48 % (IC à 97,5 % : -57 %, -39 %).
Dans la cohorte de patients qui n’était pas traités par une statine en concomitance, le taux moyen de C-LDL au début de l’étude s’établissait à 3,67 mmol/L (142 mg/dL).
À la semaine 24, la différence de variation moyenne en pourcentage du C-LDL par rapport au début de l’étude entre l’affectation initiale à PRALUENT à 300 mg q4sem et au placebo était de -48 % (IC à 97,5 % : -56 %, -39 %; valeur p : < 0,0001), et la différence de variation moyenne en pourcentage du C-LDL par rapport au début de l’étude entre l’affectation initiale à PRALUENT à 75 mg q2sem et au placebo était de -45 % (IC à 97,5 % : -57 %, -34 %; valeur p : < 0,0001).
Dans le sous-groupe de patients déjà atteints de diabète de type 2, la réduction en pourcentage du C-LDL correspondait à celle observée dans la population globale.
Étude ALTERNATIVE
L’étude ALTERNATIVE était une étude multicentrique, à double insu et contrôlée par l’ézétimibe menée auprès de patients chez qui l’utilisation d’une statine à la dose quotidienne maximale tolérée était contre-indiquée en raison de symptômes musculosquelettiques. Après répartition aléatoire, 126 patients ont reçu PRALUENT à 75 mg q2sem/150 mg q2sem et 125, l’ézétimibe à 10 mg/jour. À la semaine 12, lorsqu’il était nécessaire de diminuer davantage le taux de C-LDL en fonction d’un critère prédéterminé de C-LDL, la dose de PRALUENT a été augmentée à 150 mg q2sem pour la durée restante de l’essai. Cette augmentation a été réalisée chez 54 (50 %) des 109 patients traités par PRALUENT pendant au moins 12 semaines.
Un traitement concomitant par un agent modifiant les lipides autre qu’une statine qui n’est pas l’ézétimibe était administré chez 48,7 % des patients. L’âge moyen était de 63 ans (de 31 à 88 ans), 45 % étaient des femmes, 94 % étaient de race blanche, 4 % étaient de race noire et 2 % étaient hispaniques ou latino-américains; 23,9 % des patients étaient atteints de diabète de type 2 au début de l’étude. Le taux moyen initial de C-LDL était de 4,9 mmol/L (191 mg/dL).
La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 24 % parmi ceux traités par PRALUENT et de 33 % parmi ceux recevant l’ézétimibe.
À la semaine 24, la variation moyenne en pourcentage du C-LDL par rapport au début de l’étude était de -44 % avec PRALUENT et de -13 % avec l’ézétimibe, et la différence de variation moyenne en pourcentage du C-LDL entre PRALUENT et l’ézétimibe s’établissait à -30 % (IC à 95 % : -37 %, -24 %; valeur p : ˂ 0,0001).
Dans le sous-groupe de patients déjà atteints de diabète de type 2, la réduction en pourcentage du C-LDL correspondait à celle observée dans la population globale.
Étude MONO
MONO était une étude multicentrique, contrôlée par l’ézétimibe et menée à double insu auprès de patients présentant un risque cardiovasculaire modéré qui ne prenaient pas de statines ni d’autres agents modifiant les lipides et dont le taux de C-LDL au début de l’étude se situait entre 2,59 et 4,9 mmol/L (100 mg/dL et 190 mg/dL). Après répartition aléatoire, 52 patients ont reçu PRALUENT à 75 mg q2sem et 51, l’ézétimibe à 10 mg/jour. À la semaine 12, lorsqu’il était nécessaire de diminuer davantage le taux de C-LDL en fonction d’un critère prédéterminé de C-LDL, la dose de PRALUENT a été augmentée à 150 mg q2sem pour la durée restante de l’essai. Cette augmentation a été réalisée chez 14 (30 %) des 46 patients traités par PRALUENT pendant au moins 12 semaines.
L’âge moyen était de 61 ans (de 49 à 72 ans), 46 % étaient des femmes, 89 % étaient de race blanche et 12 % étaient de race noire. Le taux moyen de C-LDL au début de l’étude était de 141 mg/dL. La proportion de patients ayant prématurément cessé de prendre le médicament à l’étude avant d’atteindre le critère d’évaluation (semaine 24) était de 15 % parmi ceux traités par PRALUENT et de 14 % parmi ceux recevant l’ézétimibe.
À la semaine 24, la variation moyenne en pourcentage du C-LDL par rapport au début de l’étude était de -45 % avec PRALUENT et de -14 % avec l’ézétimibe, et la différence de variation moyenne en pourcentage du C-LDL entre PRALUENT et l’ézétimibe s’établissait à -31 % (IC à 95 % : -40 %, -22 %; valeur p : ˂ 0,0001).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Pharmacodynamique
L’alirocumab se lie à la protéine PCSK9 avec une affinité élevée dans le cas de plusieurs espèces et inhibe son interaction avec le R-LDL in vitro et in vivo. L’administration d’alirocumab a réduit sensiblement les niveaux de C-LDL sérique chez les rats et les macaques de Buffon en fonction de la dose. Les réductions du C-LDL sérique étaient plus prononcées chez les macaques de Buffon lorsque l’administration se faisait en association avec l’atorvastatine. Des réductions de C-LDL propres à l’espèce ont été observées chez les rats et les macaques de Buffon uniquement lorsque l’administration se faisait en association avec l’atorvastatine.
Pharmacocinétique
L’alirocumab présentait des propriétés pharmacocinétiques non linéaires chez le rat et le macaque, caractérisées par une élimination saturable et médiée par une cible. Une accumulation approximative de 2 à 3 fois la quantité totale d’alirocumab est survenue généralement chez les deux espèces sous l’effet de l’administration intraveineuse et sous-cutanée hebdomadaire répétée dans la plupart des études, l’état d’équilibre étant généralement atteint après cinq doses d’alirocumab. La biodisponibilité absolue de l’alirocumab suite à l’administration sous-cutanée était indépendante de la dose et elle variait entre 44 % et 65 % chez le rat et entre 73 % et 77 % chez le macaque. L’alirocumab traversait la barrière placentaire, tel que mesuré par les concentrations totales sériques d’alirocumab chez les fœtus de rats et les bébés macaques. Chez les macaques, l’administration concomitante répétée d’alirocumab avec atorvastatine n’a exercé aucune influence sur les propriétés pharmacocinétiques de l’atorvastatine ou de ses métabolites actifs, mais a montré une tendance à une exposition réduite à l’alirocumab.
TOXICOLOGIE
Aucun effet indésirable significatif n’a été observé chez les rats et les macaques de Buffon lorsqu’ils ont reçu l’alirocumab par injection sous-cutanée ou intraveineuse à des doses allant jusqu’à 75 mg/kg une fois par semaine pendant six mois.
Il n’y avait aucun effet indésirable additif ou synergique lorsque l’alirocumab était administré en association avec l’atorvastatine à des macaques de Buffon à des doses allant jusqu’à 75 mg/kg une fois par semaine et 40 mg/kg une fois par jour, respectivement, pendant trois mois.
Aucune étude de cancérogénicité, de mutagénicité et de génotoxicité n’a porté sur l’alirocumab. Il n’y a eu aucun effet indésirable sur les marqueurs substitutifs de fécondité (p. ex., cycle œstral, volume testiculaire ou paramètres liés au sperme) à des doses allant jusqu’à 75 mg/kg une fois par semaine inclus dans une étude de toxicologie sous-cutanée chronique de 26 semaines chez des macaques ayant atteint la maturité sexuelle. De plus, en pathologie ou en histopathologie, aucune observation reliée à l’alirocumab n’a montré d’effet sur les tissus reproducteurs dans toutes les études de toxicologie chez le rat ou le macaque.
Aucun effet sur le développement embryo-fœtal n’a été observé chez les rats Sprague Dawley à des doses allant jusqu’à 75 mg/kg par voie sous-cutanée les jours gestationnels 6 et 12. Des études réalisées chez le macaque ont montré que l’alirocumab traverse la barrière placentaire et est pharmacologiquement actif chez les nourrissons exposés durant l’organogenèse et jusqu’à l’accouchement. Des réductions, liées à la dose, de la réponse des anticorps T-dépendants (TDAR) à l’hémocyanine de patelle en trou de serrure (keyhole limpet hemocyanin, KLH) ont été observées à des doses égales ou supérieures à 15 mg/kg une fois par semaine chez les petits de mères exposées à 4 à 6 mois d’âge, ce qui suggère une suppression de la réponse immunitaire humorale. Le recouvrement de la fonction immunitaire chez les nourrissons n’a pas été évalué. Des études réalisées chez le macaque n’ont montré aucun autre effet embryo-fœtal, pré ou postnatal ou maternel à des doses allant jusqu’à 75 mg/kg une fois par semaine.
REFERENCES
- 1.
Colhoun HM, Robinson JG, Farnier M, Cariou B, Blom D, Kereiakes DJ, Lorenzato C,
Pordy R, Chaudhari U. Efficacy and safety of alirocumab, a fully human PCSK9 monoclonal antibody, in high cardiovascular risk patients with poorly controlled hypercholesterolemia on maximally tolerated doses of statins: rationale and design of the ODYSSEY COMBO I and II trials. BMC Cardiovasc Disord. 2014; 14:121.
- 2.
Kastelein JJ, Robinson JG, Farnier M, Krempf M, Langslet G, Lorenzato C, Gipe DA,
Baccara-Dinet MT. Efficacy and safety of alirocumab in patients with heterozygous familial hypercholesterolemia not adequately controlled with current lipid-lowering therapy: design and rationale of the ODYSSEY FH studies. Cardiovasc Drugs Ther. 2014; 28(3):281-9.
- 3. Kastelein JJP, Ginsberg HN, Langslet G, et al. ODYSSEY FH I and FH II: 78-week results with alirocumab treatment in 735 patients with heterozygous familial hypercholesterolemia. Eur Heart J. 2015;36(43):2996–3003.
- 4.
Robinson JG, Farnier M, Krempf M et al., for the ODYSSEY LONG TERM
Investigators. Efficacy and Safety of Alirocumab in Reducing Lipids and Cardiovascular Events. N Engl J Med 2015;372(16):1489-99.
- 5. Kereiakes DJ, Robinson JG, Cannon CP, et al. Efficacy and safety of the proprotein convertase subtilisin/kexin type 9 inhibitor alirocumab among high cardiovascular risk patients on maximally tolerated statin therapy: The ODYSSEY COMBO I study. American Heart Journal 2015;169(6):906-15.
- 6.
Cannon CP, Cariou B, Blom D, McKenney JM, Lorenzato C, Pordy R, Chaudhari U,
Colhoun HM; for the ODYSSEY COMBO II Investigators. Efficacy and safety of alirocumab in high cardiovascular risk patients with inadequately controlled hypercholesterolaemia on maximally tolerated doses of statins: the ODYSSEY COMBO II randomized controlled trial Eur Heart J. 2015. doi:10.1093/eurheartj/ehv028.
- 7.
G.G. Schwartz, P.G. Steg, M. Szarek, D.L. Bhatt, V.A. Bittner, R. Diaz, J.M. Edelberg,
S.G. Goodman, C. Hanotin, R.A. Harrington, J.W. Jukema, G. Lecorps, K.W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M.T. Roe, W.J. Sasiela, J.-F. Tamby, P. Tricoci, H.D. White, and A.M. Zeiher, for the ODYSSEY OUTCOMES Committees and Investigators. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med 2018; 379:2097-2107.