


Monographie de produit - Pramipexole (Sivem Pharmaceuticals)
1. INDICATIONS
PRAMIPEXOLE (dichlorhydrate de pramipexole monohydraté) est indiqué chez les adultes comme :
- traitement des signes et symptômes de la maladie de Parkinson idiopathique. PRAMIPEXOLE peut être utilisé à la fois lors du stade précoce de la maladie, sans lévodopa, et à titre d’appoint à la lévodopa;
traitement symptomatique du syndrome des jambes sans repos idiopathique modéré à grave. L’efficacité de dichlorhydrate de pramipexole administré pendant plus de 12 semaines n’a pas été évaluée de façon systématique dans le cadre d’études contrôlées portant sur le syndrome des jambes sans repos. Le médecin qui décide de prescrire PRAMIPEXOLE pour une période prolongée doit réévaluer périodiquement chaque patient afin d’en déterminer l’utilité à long terme.
1.1. Enfants
Enfants (<18 ans) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2. Personnes âgées
Personnes âgées (>65 ans) : La majorité du pramipexole (88 %) est éliminée par sécrétion rénale. En raison de la réduction avec l’âge de la fonction rénale, la clairance du pramipexole survient plus lentement chez les personnes âgées (environ 25 à 30 % plus lentement). L’efficacité et l’innocuité ne semblent pas être affectées, mais le risque relatif d’hallucinations est plus élevé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
2. CONTRE-INDICATIONS
PRAMIPEXOLE (dichlorhydrate de pramipexole monohydraté) est contre-indiqué chez les patients ayant démontré une hypersensibilité au pramipexole ou aux excipients du médicament (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
3.
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
État de sommeil soudain et somnolence Les patients recevant un traitement par dichlorhydrate de pramipexole monohydraté et d’autres agents dopaminergiques ont signalé un état de sommeil soudain durant des activités de la vie quotidienne, y compris la conduite d’un véhicule automobile, ce qui a |
|---|
4. POSOLOGIE ET ADMINISTRATION
NOTE : L'PRAMIPEXOLE n'est pas disponible en concentration de 0,125 mg.
4.1. Considérations posologiques
Dans toutes les études cliniques, la posologie doit être instaurée à un niveau sous-thérapeutique afin d’éviter l’hypotension orthostatique et des manifestations indésirables graves. La dose de PRAMIPEXOLE doit être ajustée progressivement pour tous les patients. La posologie doit être augmentée jusqu'à l’obtention de l’effet thérapeutique maximal, en fonction des principales manifestations indésirables telles que dyskinésie, nausées, étourdissements et hallucinations.
4.2. Posologie recommandée et ajustement posologique
parfois causé des accidents. Bien que certains patients aient signalé une somnolence avec la prise de dichlorhydrate de pramipexole, d’autres ont constaté qu’ils ne ressentaient aucun signe avant-coureur, telle une hypersomnie, et se croyaient vigilants immédiatement avant l’incident. Les médecins doivent aviser les patients des cas d’état de sommeil soudain signalés, en tenant compte du fait que ces incidents ne surviennent PAS nécessairement au début du traitement. Les patients doivent également être avisés que l’état de sommeil soudain peut survenir sans signe avant- coureur. En cas de somnolence ou d’état de sommeil soudain, les patients doivent communiquer immédiatement avec leur médecin. D’ici à ce que de nouvelles informations soient obtenues sur la prise en charge de cette manifestation indésirable grave et imprévisible, les patients doivent être avisés de ne pas conduire ni faire d’autres activités dans lesquelles une perte de vigilance pourrait poser un risque de blessure grave ou de décès (p. ex., faire fonctionner des machines). L’utilisation d’autres agonistes dopaminergiques peut ne pas éliminer ces symptômes puisque des états de sommeil durant des activités de la vie quotidienne ont également été signalés par des patients prenant ces produits. Même si une réduction de la dose permet clairement de réduire le degré de somnolence, il n’y a pas suffisamment de données pour déterminer si une réduction de la dose éliminera les épisodes d’état de sommeil soudain durant les activités de la vie quotidienne. Pour le moment, la cause précise de cette manifestation est inconnue. On sait toutefois que de nombreux patients parkinsoniens présentent des changements de leur structure du sommeil, ce qui peut entraîner une hypersomnie diurne ou un état de sommeil spontané, et que les agents dopaminergiques peuvent également causer de la somnolence. |
|---|
Maladie de Parkinson
La dose maximale recommandée de PRAMIPEXOLE est de 4,5 mg par jour. Il n’est pas recommandé d’administrer une dose de PRAMIPEXOLE de 6 mg par jour en raison de l’incidence plus élevée de certaines manifestations indésirables.
Traitement initial
La posologie doit être augmentée graduellement en commençant par une dose initiale de 0,375 mg par jour, administrée en trois doses séparées, et ne doit pas être augmentée avant 5 à 7 jours. Suggestion de la posologie ascendante utilisée lors des études cliniques :
Tableau 1 : POSOLOGIE ASCENDANTE POUR COMPRIMÉS DICHLORHYDRATE DE PRAMIPEXOLE
| Semaine | Posologie (mg) | Dose quotidienne totale (mg) |
|---|---|---|
| 1 | 0,125 tid | 0,375 |
| 2 | 0,25 tid | 0,75 |
| 3 | 0,50 tid | 1,5 |
| 4 | 0,75 tid | 2,25 |
| 5 | 1,00 tid | 3,0 |
| 6 | 1,25 tid | 3,75 |
| 7 | 1,50 tid | 4,5 |
*tid = trois fois par jour
Traitement d’entretien
Le dichlorhydrate de pramipexole s’est avéré efficace et bien toléré à une posologie allant de 1,5 à 4,5 mg/jour, lorsqu’il était administré trois fois par jour en doses égales, en monothérapie ou en association avec la lévodopa (environ 800 mg/jour). Lors d’une étude à dose fixe menée auprès de patients atteints de la maladie de Parkinson au stade précoce, des doses de dichlorhydrate de pramipexole de 3, 4,5 et 6 mg/jour ne se sont pas révélées plus efficaces qu’une dose quotidienne de 1,5 mg/jour. Dans les cas où une dose de 1,5 mg/jour ne permet pas d’obtenir l’effet thérapeutique désiré, des doses plus élevées peuvent procurer un bienfait thérapeutique additionnel.
Interruption du traitement
La dose de PRAMIPEXOLE doit être réduite graduellement à raison de 0,75 mg par jour jusqu’à ce que la dose quotidienne ait été réduite à 0,75 mg. Par la suite, la dose doit être réduite de 0,375 mg par jour. Avant la réduction graduelle de la dose ou l’interruption du traitement, les patients doivent être informés du risque de symptômes de sevrage et doivent faire l’objet d’un suivi étroit par la suite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Syndrome de sevrage des agonistes dopaminergiques et Syndrome malin des neuroleptiques).
Posologie chez les patients recevant un traitement concomitant par lévodopa
Chez les patients sous traitement concomitant par lévodopa, il est recommandé de réduire la dose de lévodopa pendant les traitements d'escalade de dose et d'entretien par PRAMIPEXOLE. Lors de l’étude contrôlée menée auprès de patients atteints de la maladie de Parkinson au stade avancé, la posologie de la lévodopa a été réduite en moyenne de 27 % par rapport à la dose initiale. Cette mesure est nécessaire pour éviter une stimulation dopaminergique excessive.
Patients présentant une insuffisance rénale
Étant donné que la clairance de dichlorhydrate de pramipexole est réduite chez les patients présentant une insuffisance rénale (voir 10.3 Pharmacocinétique, Insuffisance rénale), la posologie suivante est recommandée dans ces cas :
Il n’est pas nécessaire de réduire la dose quotidienne ni la fréquence posologique chez les patients présentant une clairance de la créatinine supérieure à 50 mL/min.
Chez les patients dont la clairance de la créatinine se situe entre 30 et 50 mL/min, la dose quotidienne initiale de PRAMIPEXOLE doit être administrée en deux doses séparées, d’abord à raison de 0,125 mg deux fois par jour (0,25 mg par jour). La dose quotidienne maximum de 2,25 mg de pramipexole ne doit pas être dépassée.
Chez les patients dont la clairance de la créatinine se situe entre 15 et 30 mL/min, la dose quotidienne de PRAMIPEXOLE doit être administrée en une seule dose initiale de 0,125 mg par jour. La dose quotidienne maximum de 1,5 mg de pramipexole ne doit pas être dépassée.
Le pramipexole n’a pas fait l’objet d’études adéquates chez des patients présentant une insuffisance rénale très grave (clairance de la créatinine inférieure à 15 mL/min et les patients hémodialysés), et il ne doit donc pas être administré aux patients présentant une néphropathie terminale.
Si la fonction rénale du patient diminue pendant le traitement d’entretien, il faut réduire la dose quotidienne de PRAMIPEXOLE par le même pourcentage que celui du déclin de la clairance de la créatinine. Par exemple, si la clairance de la créatinine diminue de 30 %, la dose quotidienne de PRAMIPEXOLE doit être réduite de 30 %. La dose quotidienne peut être administrée en deux doses séparées si la clairance de la créatinine se situe entre 20 et 50 mL/min et sous forme d’une dose quotidienne unique si la clairance de la créatinine est inférieure à 20 mL/min.
Patients présentant une insuffisance hépatique
Une réduction de la dose n’est pas considérée nécessaire.
Syndrome des jambes sans repos
Traitement initial
La dose initiale recommandée de comprimés de dichlorhydrate de pramipexole est de 0,125 mg une fois par jour 2 à 3 heures avant le coucher. Chez les patients nécessitant un soulagement symptomatique additionnel, la dose peut être augmentée tous les 4 à 7 jours à 0,50 mg par jour (tel qu’indiqué dans le tableau ci-dessous) :
Tableau 2 : Augmentation graduelle de la dose de PRAMIPEXOLE
| Augmentation | Dose uniquotidienne en soirée (mg) |
|---|---|
| 1 | 0,125 |
| 2* | 0,25 |
| 3* | 0,50 |
* au besoin
Certains patients peuvent obtenir un soulagement optimal à la dose de 0,75 mg par jour bien que le taux de manifestations indésirables soit plus élevé à cette dose. Des doses intermédiaires (telles que 0,375 mg ou 0,625 mg par jour) peuvent être utilisées. Avant le traitement, les patients doivent être informés qu’une augmentation des symptômes peut survenir (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Intensification et rebond du syndrome des jambes sans repos). Les patients doivent être réévalués périodiquement et leur dose ajustée en conséquence.
Interruption du traitement
En raison de la nature chronique et instable du syndrome des jambes sans repos, un traitement continu peut ne pas être nécessaire. S’il est souhaitable d’interrompre le traitement, on recommande de réduire graduellement la dose tous les 4 à 7 jours dans la mesure du possible. Avant la réduction graduelle de la dose ou l’interruption du traitement, les patients doivent être informés du risque de symptômes de sevrage et doivent faire l’objet d’un suivi étroit par la suite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage des agonistes dopaminergiques, Syndrome malin des neuroleptiques et 8.5 Effets indésirables observés après la commercialisation).
Lors d’une étude clinique contrôlée par placebo de 26 semaines, une réapparition de symptômes du syndrome des jambes sans repos (une intensité accrue des symptômes par rapport au début de l’étude) a été observée chez 10 % des patients (14 patients sur 135) par suite de l’interruption soudaine du pramipexole. Cet effet était semblable pour toutes les doses (0,125 mg à 0,75 mg).
Posologie chez les patients présentant une insuffisance rénale
Le délai entre les augmentations de la dose doit être de 14 jours chez les patients présentant le syndrome des jambes sans repos et une insuffisance rénale grave ou modérément grave (clairance de la créatinine de 20 à 60 mL/min) (Voir 10.3 Pharmacocinétique, Insuffisance rénale).
Posologie chez les patients présentant une insuffisance hépatique
Une réduction de la dose n’est pas considérée nécessaire chez les patients présentant une atteinte hépatique étant donné qu’environ 90 % du médicament absorbé est éliminé par les reins.
Posologie chez les enfants et les adolescents
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Enfants).
4.4. Administration
Maladie de Parkinson
PRAMIPEXOLE (dichlorhydrate de pramipexole monohydraté) doit être pris par voie orale, avec de l’eau, trois fois par jour. Les comprimés peuvent être pris avec ou sans nourriture.
Syndrome des jambes sans repos
Les comprimés doivent être pris par voie orale, avec de l’eau, avec ou sans nourriture.
4.5 Dose omise
En cas d’omission de dose, les patients doivent être informés de ne pas doubler la prochaine dose. Le traitement doit se poursuivre en fonction du schéma posologique habituel.
5. SURDOSAGE
Signes et symptômes
Il n’y a aucune expérience clinique de surdosage. Les manifestations indésirables anticipées sont fonction du profil pharmacodynamique d’un agoniste dopaminergique incluant nausées, vomissements, hyperkinésie, hallucinations, agitation et hypotension.
Un patient atteint de schizophrénie depuis 10 ans (ayant participé à une étude sur la schizophrénie) a pris 11 mg/jour de dichlorhydrate de pramipexole monohydraté pendant deux jours, soit deux à trois fois la dose quotidienne recommandée dans le protocole. Aucune manifestation indésirable n’a été signalée en relation avec cette dose accrue. La tension artérielle du patient est restée stable, bien que sa fréquence cardiaque soit passée de 100 à 120 battements/minute. Le patient s’est retiré de l’étude à la fin de la 2e semaine en raison d’un manque d’efficacité.
Prise en charge recommandée
Il n’existe aucun antidote connu en cas de surdosage avec un agoniste dopaminergique. En présence de signes de stimulation du système nerveux central, de la phénothiazine ou un autre agent neuroleptique de butyrophénone peut être indiqué ; l’efficacité de ces médicaments à neutraliser les effets d’un surdosage n’a pas été évaluée. La prise en charge d’un surdosage peut nécessiter des mesures générales de soutien, ainsi qu’un lavage gastrique, l’administration de liquides intraveineux et une surveillance électrocardiographique.
L’hémodialyse ne s’est pas avérée utile.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez la ligne sans frais de Santé Canada au 1-844-POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d'administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Oral | Comprimés 0,25 mg, 0,5 mg, 1 mg et 1,5 mg de dichlorhydrate de pramipexole monohydraté | Dioxyde de silicium colloïdal, amidon de maïs, stéarate de magnésium, mannitol et povidone. |
6.1 Caractéristiques physiques
Tableau 4 - Caractéristiques physiques
| Forme | Apparence | Emballage |
|---|---|---|
| Comprimé/0,25 mg | Comprimés blancs à blanc cassé, ovales, biconcaves, à bord biseauté, non pelliculés, portant les inscriptions "Y" et "42" séparées par une ligne de séparation sur une face, et unis avec une ligne de séparation sur l'autre face. Chaque comprimé de PRAMIPEXOLE 0,25 mg contient 0,25 mg de dichlorhydrate de pramipexole monohydraté | Flacons PEHD de 100 & 500 |
| Forme | Apparence | Emballage |
| Comprimé/0,5 mg | Comprimés blancs à blanc cassé, ovales, biconcaves, à bord biseauté, non pelliculés, portant les inscriptions "Y" et "43" séparées par une ligne de séparation d'un côté, et unis avec une ligne de séparation de l'autre côté. Chaque comprimé de PRAMIPEXOLE 0,5 mg contient 0,5 mg de dichlorhydrate de pramipexole monohydraté. | Flacons PEHD de 100 & 500 |
| Comprimé/1 mg | Comprimés blancs à blanc cassé, ronds, plats, à bord biseauté, non pelliculés, portant les inscriptions "Y" et "45" séparées par une ligne de séparation d'un côté et uni avec une ligne de séparation de l'autre côté. Chaque comprimé de PRAMIPEXOLE 1 mg contient 1 mg de dichlorhydrate de pramipexole monohydraté | Flacons PEHD de 100 & 500 |
| Comprimé/1,5 mg | Comprimés blancs à blanc cassé, ronds, plats, à bord biseauté, non pelliculés, portant les inscriptions "Y" et "46" séparées par une ligne de séparation d'un côté, et unis avec une ligne de séparation de l'autre côté. Chaque comprimé de PRAMIPEXOLE 1,5 mg contient 1,5 mg de dichlorhydrate de pramipexole monohydraté. | Flacons PEHD de 100 & 500 |
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Complications fibreuses
Bien qu’aucun cas n’ait été signalé avec le pramipexole dans le cadre du programme de mise au point clinique, des cas de fibrose rétropéritonéale, d’infiltrat pulmonaire, d’épanchement pleural, d’épaississement pleural, de péricardite et de valvulopathie cardiaque ont été signalés chez certains patients ayant reçu des agents dopaminergiques dérivés de l’ergot. Même si ces complications peuvent se résorber à l’interruption de l’administration du médicament, une résorption complète ne survient pas toujours.
Bien qu’on estime que ces manifestations indésirables soient associées à la structure ergoline de ces composés, on ne sait pas si d’autres agonistes dopaminergiques non dérivés de l’ergot peuvent causer ces manifestations.
Quelques rapports de complications fibreuses possibles, y compris de fibrose péritonéale, de fibrose pleurale et de fibrose pulmonaire, ont été reçus dans le cadre de la pharmacovigilance post- commercialisation avec dichlorhydrate de pramipexole. Bien qu’il n’y ait pas suffisamment de données permettant d’établir un lien de causalité entre dichlorhydrate de pramipexole et ces complications, un lien avec dichlorhydrate de pramipexole ne peut être complètement éliminé dans de rares cas.
Cancérogenèse et mutagenèse
Pour les données sur les animaux, voir 16 TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
Hypotension posturale (orthostatique)
Il faut faire preuve de prudence dans les cas de maladie cardiovasculaire grave. Les agonistes dopaminergiques semblent entraver la régulation systémique de la tension artérielle, entraînant ainsi une hypotension posturale (orthostatique), surtout durant la phase de dose ascendante. Une hypotension posturale (orthostatique) a été observée chez les patients traités par dichlorhydrate de pramipexole monohydraté. Par conséquent, il faut exercer une étroite surveillance afin de détecter tout signe et symptôme d’hypotension orthostatique, surtout durant la phase de dose ascendante (voir 4 POSOLOGIE ET ADMINISTRATION) et les patients doivent être avisés de ce risque (voir RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S).
Lors d’études cliniques sur dichlorhydrate de pramipexole, toutefois, et malgré des effets orthostatiques évidents chez des volontaires sains, l’incidence signalée d’hypotension orthostatique cliniquement significative n’était pas plus élevée chez les sujets ayant reçu dichlorhydrate de pramipexole que chez ceux ayant reçu le placebo. Ce résultat est nettement imprévu étant donné l’expérience antérieure avec les risques associés au traitement par agoniste dopaminergique.
Bien que ce résultat puisse refléter une propriété unique de dichlorhydrate de pramipexole, il peut également s’expliquer par les conditions spécifiques de l’étude et par la nature de la population recrutée dans les études cliniques. La dose administrée aux patients était ajustée minutieusement et les patients atteints de maladie cardiovasculaire active ou d’hypotension orthostatique significative à l’évaluation initiale étaient exclus.
Dépendance/tolérance
Le de dichlorhydrate de pramipexole n’a pas été systématiquement étudié chez les animaux ni chez les humains pour déterminer son risque d’abus, de tolérance ou d’accoutumance physique. Toutefois, chez un modèle de rat recevant de la cocaïne par auto-administration, dichlorhydrate de pramipexole a eu un effet peu marqué ou inexistant.
Conduite et opération de machinerie
Les patients doivent faire preuve de prudence s’ils conduisent un véhicule ou opèrent de la machinerie possiblement dangereuse étant donné qu’ils pourraient éprouver de la somnolence ou avoir des hallucinations (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Hallucinations et comportement pseudo-psychotique et Neurologique).
Surveillance et tests de laboratoire
Aucun test de laboratoire spécifique n’est recommandé pour la prise en charge des patients recevant PRAMIPEXOLE.
Musculosquelettique
Rhabdomyolyse
Un seul cas de rhabdomyolyse a été observé chez un homme de 49 ans atteint de la maladie de Parkinson au stade avancé et ayant reçu dichlorhydrate de pramipexole. Le patient a été hospitalisé en raison d’une élévation de la CPK (10,631 UI/L). Les symptômes ont disparu avec l’arrêt du traitement.
Neurologique
Intensification et rebond du syndrome des jambes sans repos
Les rapports disponibles dans la documentation médicale indiquent que le traitement du syndrome des jambes sans repos à l’aide de médicaments dopaminergiques peut causer une intensification. Une intensification réfère à l’apparition des symptômes plus tôt en soirée (ou même en après-midi), à une intensité accrue des symptômes et à leur propagation aux autres extrémités. Une réponse paradoxale au traitement, c.-à-d. une augmentation de la gravité des symptômes à l’augmentation de la dose du médicament, peut également être observée. Le traitement du syndrome des jambes sans repos au moyen de médicaments dopaminergiques peut causer une aggravation des symptômes tôt le matin, ce qu’on appelle un rebond. Un rebond des symptômes du syndrome des jambes sans repos a également été observé comme effet à la fin du traitement, c’est-à-dire une aggravation des symptômes après l’arrêt du traitement à une intensité plus élevée comparativement à la valeur initiale (avant le début du traitement).
Le traitement par dichlorhydrate de pramipexole doit être instauré à la dose recommandée de 0,125 mg et ne peut être augmentée à une dose quotidienne maximale recommandée de 0,75 mg que si un soulagement additionnel des symptômes s’avère nécessaire (voir 4.2 Posologie recommandée et ajustement posologique, Syndrome des jambes dans repos). Avant le début du traitement, les patients doivent être informés qu’une intensification des symptômes peut survenir. Les patients doivent faire l’objet d’une surveillance régulière afin de détecter toute intensification. Le cas échéant, le bien-fondé du traitement par pramipexole doit être remis en question et une modification de la posologie ou l’interruption du traitement doit être envisagée.
Dans les essais cliniques, une aggravation des symptômes du syndrome des jambes sans repos au-delà de la valeur initiale a été signalée chez 10 % des patients suivant l’interruption soudaine du traitement par dichlorhydrate de pramipexole. L’aggravation des symptômes n’était pas fonction de la dose de dichlorhydrate de pramipexole et disparaissait généralement en moins d’une semaine. Une réduction graduelle de la dose est recommandée dans la mesure du possible si le traitement doit être interrompu (voir 8.2 Effets indésirables observés au cours des études cliniques).
Syndrome de sevrage des agonistes dopaminergiques
Un syndrome de sevrage médicamenteux a été signalé à la réduction graduelle de la dose ou après l'arrêt du traitement par agonistes dopaminergiques, y compris le pramipexole. Les données limitées semblent indiquer que les patients présentant des troubles de contrôle des impulsions et ceux recevant une dose quotidienne élevée et/ou des doses cumulatives élevées d’agonistes dopaminergiques peuvent courir un risque plus élevé de syndrome de sevrage des agonistes dopaminergiques. Les symptômes de sevrage ne répondent pas à la lévodopa et peuvent comprendre : apathie, anxiété, dépression, fatigue, transpiration, crises de panique, insomnie, irritabilité et douleur. Le syndrome a été signalé chez des patients qui avaient présenté ou non des troubles de contrôle des impulsions pendant le traitement par dichlorhydrate de pramipexole. Avant l'arrêt du traitement, les patients doivent être informés des symptômes de sevrage possibles et faire l'objet d'une surveillance étroite à la réduction graduelle de la dose et après l'arrêt du traitement. En cas de symptômes de sevrage graves, on peut envisager une reprise temporaire de l’administration de PRAMIPEXOLE à la dose efficace la plus faible pour prendre en charge ces symptômes (voir 4.2 Posologie recommandée et ajustement posologique, Interruption du traitement).
Dyskinésie
Le dichlorhydrate de pramipexole peut potentialiser les effets secondaires dopaminergiques de la lévodopa et peut causer ou aggraver une dyskinésie existante. La diminution de la dose de lévodopa peut atténuer cet effet secondaire.
Dystonie
Les patients atteints de la maladie de Parkinson peuvent présenter une dystonie axiale telle que antécolis, camptocormie ou pleurothotonos (syndrome de Pise). Une dystonie a occasionnellement été signalée suivant l’instauration d’un traitement par agoniste dopaminergique, y compris le pramipexole, et peut également survenir plusieurs mois suivant l’instauration ou l’ajustement du traitement médicamenteux. En cas de dystonie, le traitement dopaminergique doit être passé en revue et un ajustement de celui-ci doit être envisagé.
Syndrome malin des neuroleptiques
Un complexe symptomatique ressemblant au syndrome malin des neuroleptiques (caractérisé par une augmentation de la température, une rigidité musculaire, des changements de la conscience et une instabilité autonome), sans autre étiologie évidente, a été signalé en association avec une diminution rapide de la dose, le retrait ou des modifications du traitement antiparkinsonien, y compris dichlorhydrate de pramipexole (voir 4.2 Posologie recommandée et ajustement posologique, Interruption du traitement).
Ophtalmologique
Rétinopathie chez les rats albinos
Des changements pathologiques (dégénérescence et perte de cellules photoréceptrices) ont été observés au niveau de la rétine de rats albinos lors de l’étude sur le pouvoir carcinogène du pramipexole d’une durée de deux ans.
Les rats albinos semblaient plus susceptibles aux effets nocifs du pramipexole et de la lumière que les rats pigmentés. Bien que l’importance possible de cet effet sur les humains n’ait pas été établie, on ne peut pas ignorer le fait que les humains albinos (ou les personnes souffrant d’albinismus oculi) pourraient être plus sensibles au pramipexole que les personnes à pigmentation normale. Par conséquent, ces patients devraient être surveillés par un ophtalmologue durant leur traitement par PRAMIPEXOLE (voir 16 TOXICOLOGIE NON CLINIQUE, Rétinopathie chez les rats albinos).
Psychiatrique
Troubles de contrôle des impulsions et comportements compulsifs
Les patients et les aidants doivent être informés du fait qu'un comportement anormal (reflétant des symptômes de trouble de contrôle des impulsions et de comportements compulsifs), tel qu'une dépendance au jeu, une augmentation de la libido, une hypersexualité, une frénésie alimentaire ou des achats compulsifs et/ou d’autres envies intenses et une incapacité à contrôler ces envies, a été signalé chez des patients recevant des médicaments dopaminergiques. Étant donné que les patients peuvent ne pas reconnaître ces comportements comme étant anormaux, il est important que les médecins demandent spécifiquement aux patients et aux aidants d’identifier tout nouveau comportement. Une réduction de la dose/arrêt graduel doit être considéré et effectué par le médecin traitant en collaboration étroite avec le patient et l’aidant, en fonction de la réponse du patient et du risque de symptômes de sevrage (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage des agonistes dopaminergiques).
Syndrome de dysrégulation de la dopamine
Un syndrome de dysrégulation de la dopamine a été observé chez certains patients traités par dichlorhydrate de pramipexole. Il s’agit d’un trouble de dépendance qui peut entraîner une surutilisation des médicaments dopaminergiques. Les patients et les aidants doivent être avisés du risque de syndrome de dysrégulation de la dopamine avant l’instauration du traitement.
Hallucinations et comportement pseudo-psychotique
Les hallucinations et la confusion sont des effets secondaires connus du traitement par agoniste dopaminergique et par lévodopa. Les hallucinations étaient plus fréquentes lorsque dichlorhydrate de pramipexole était administré en association avec la lévodopa chez des patients au stade avancé de la maladie, plutôt qu’en monothérapie chez des patients au stade précoce de la maladie. Les patients doivent être avisés du risque d’hallucinations (surtout visuelles) et de comportement pseudo-psychotique (voir 8.5 Effets indésirables observés après la commercialisation).
Lors d’études à double insu et contrôlées par placebo sur la maladie de Parkinson au stade précoce, des hallucinations ont été observées chez 9 % (35 patients sur 388) des patients recevant dichlorhydrate de pramipexole, comparativement à 2,6 % (6 patients sur 235) des patients recevant le placebo. Lors d’études à double insu et contrôlées par placebo sur la maladie de Parkinson au stade avancé, durant lesquelles les patients recevaient à la fois dichlorhydrate de pramipexole et la lévodopa, des hallucinations ont été observées chez 16,5 % (43 patients sur 260) des patients recevant dichlorhydrate de pramipexole, comparativement à 3,8 % (10 patients sur 264) des patients recevant le placebo. Les hallucinations étaient assez intenses pour justifier l’arrêt du traitement chez 3,1 % des patients atteints de la maladie de Parkinson au stade précoce et chez 2,7 % des patients atteints de la maladie de Parkinson au stade avancé, comparativement à environ 0,4 % des patients des deux groupes placebo.
L’âge semble accroître le risque d’hallucinations. Chez des patients atteints de la maladie de Parkinson au stade précoce, le risque d’hallucinations était 1,9 fois et 6,8 fois plus élevé pour les patients recevant dichlorhydrate de pramipexole que les patients recevant le placebo, chez ceux âgés de moins de 65 ans et ceux de plus de 65 ans, respectivement. Chez les patients atteints de la maladie de Parkinson au stade avancé, le risque d’hallucinations était 3,5 fois et 5,2 fois plus élevé chez les patients recevant dichlorhydrate de pramipexole que dans le groupe placebo chez les patients âgés de moins de 65 ans et ceux de plus de 65 ans, respectivement.
Des rapports de pharmacovigilance post-commercialisation concernant les médicaments utilisés pour traiter la maladie de Parkinson ou le syndrome des jambes sans repos, y compris dichlorhydrate de pramipexole, indiquent que les patients peuvent présenter un nouvel état mental ou une aggravation de celui-ci et des changements de comportement, qui peuvent être graves, y compris un comportement pseudo- psychotique pendant le traitement par dichlorhydrate de pramipexole ou après avoir commencé à prendre dichlorhydrate de pramipexole ou à l’augmentation de la dose de dichlorhydrate de pramipexole. D'autres médicaments prescrits pour améliorer les symptômes de la maladie de Parkinson ou du syndrome des jambes sans repos peuvent avoir des effets semblables sur la pensée et le comportement. Cette pensée et ce comportement anormaux peuvent consister en une ou plusieurs des manifestations suivantes : idées paranoïaques, délires, hallucinations, confusion, comportement pseudo-psychotique, symptômes de manie (p. ex. insomnie, agitation psychomotrice), désorientation, comportement agressif, agitation et délire.
Les patients atteints de troubles psychotiques ne doivent recevoir des agonistes dopaminergiques que si les bienfaits possibles l’emportent sur les risques.
L’administration d’un médicament antipsychotique à base d’antagoniste dopaminergique en concomitance avec le pramipexole n’est pas recommandée sauf si les bienfaits potentiels l’emportent sur les risques. D’autres options de traitement doivent être envisagées (voir 9.4 Interactions médicament-médicament).
Dans le cadre du programme d’études cliniques sur le syndrome des jambes sans repos, un patient (sur 889) traité par pramipexole a signalé des hallucinations ; ce patient a abandonné le traitement et ses symptômes sont disparus.
Comportement suicidaire
Les patients et les aidants doivent être avisés du risque inhérent de comportement suicidaire chez les patients atteints de la maladie de Parkinson et du syndrome des jambes sans repos. Ce risque peut perdurer même si l’état du patient s’améliore.
Rénal
Étant donné que dichlorhydrate de pramipexole monohydraté est éliminé par les reins, il faut faire preuve de prudence lorsque PRAMIPEXOLE est prescrit à des patients présentant une insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale et 10.3 Pharmacocinétique, Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Aucune étude sur l’effet de dichlorhydrate de pramipexole sur la fertilité humaine n’a été menée.
Lors d’études sur la fertilité chez des rats, une dose de 2,5 mg/kg/jour de pramipexole a prolongé le cycle œstral et a réduit le taux d’implantation. Une dose de 1,5 mg/kg/jour de pramipexole (4,3 fois l’ASC observée chez les humains à la dose clinique maximale recommandée de 1,5 mg tid) a entraîné une incidence élevée de résorption totale des embryons. Ces effets ont été associés à une réduction des concentrations sériques de prolactine, hormone nécessaire à l’implantation et au maintien des premières phases de gestation chez les rates, mais pas chez les lapines et les femmes (voir 16 TOXICOLOGIE NON-CLINIQUE).
Peau
Mélanome
Des études épidémiologiques ont démontré que les patients atteints de la maladie de Parkinson couraient un risque plus élevé (possiblement de 2 à 6 fois plus élevé) de présenter un mélanome que la population en général. Il n’a pas pu être déterminé si ce risque plus élevé était dû à la maladie de Parkinson ou à d’autres facteurs, tels que les médicaments utilisés pour traiter la maladie de Parkinson.
Pour ces raisons, il est recommandé aux patients et aux professionnels de la santé de surveiller régulièrement l'apparition de mélanomes lorsque PRAMIPEXOLE est utilisé pour n'importe quelle indication. Idéalement, un examen périodique de la peau doit être effectué par un professionnel qualifié (p. ex. un dermatologue).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur l’emploi de dichlorhydrate de pramipexole n’a été menée chez les femmes enceintes. Étant donné que les études sur la reproduction chez les animaux ne puissent pas toujours prédire la réponse chez les humains, PRAMIPEXOLE ne doit être utilisé durant la grossesse que si les bienfaits possibles l’emportent sur les risques possibles au fœtus.
7.1.2 Femmes qui allaitent
On ne sait pas si dichlorhydrate de pramipexole est excrété dans le lait maternel chez l’humain. La prudence est de mise puisque de nombreux médicaments peuvent être excrétés dans le lait maternel chez l’humain. Étant donné que dichlorhydrate de pramipexole inhibe la lactation, il ne doit pas être administré aux mères désirant allaiter leur enfant.
Une étude à dose unique radiomarquée a démontré que des substances relatives au médicament étaient excrétées dans le lait maternel de rates. Les concentrations de radioactivité dans le lait étaient trois à six fois supérieures aux concentrations plasmatiques à des intervalles de temps équivalents.
7.1.3 Enfants
Enfants (≤18 ans) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (>65 ans) : La clairance orale totale de dichlorhydrate de pramipexole était environ 25 à 30 % inférieure chez les personnes âgées (65 ans et plus) en raison d’une baisse de la clairance rénale du pramipexole causée par la réduction de la fonction rénale observée avec l’âge. Ce phénomène a entraîné une augmentation de la demi-vie d’élimination d’environ 8,5 à 12 heures (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale, 10.3 Pharmacocinétique).
Lors d’études cliniques, 40,8 % (699 patients sur 1 715) des patients étaient âgés entre 65 et 75 ans, et 6,5 % (112 patients sur 1 715) étaient âgés de plus de 75 ans. Il n’y avait aucune différence apparente au niveau de l’efficacité ni de l’innocuité entre les patients plus âgés et plus jeunes, sauf pour ce qui était du risque relatif d’hallucinations associé à l’administration de dichlorhydrate de pramipexole, qui était plus élevé chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Maladie de parkinson
Durant la phase d’évaluation de dichlorhydrate de pramipexole monohydraté avant la vente, les patients recrutés dans les études cliniques étaient atteints de la maladie de Parkinson au stade précoce ou avancé. Outre la gravité et la durée de leur maladie, les deux populations se distinguaient par l’emploi concomitant de la lévodopa. Plus précisément, les patients au stade précoce de la maladie ne recevaient pas de lévodopa en association avec dichlorhydrate de pramipexole, alors que ceux atteints de la maladie au stade avancé en recevaient.
Étant donné que le risque de manifestations indésirables pour ces deux populations est différent, les données relatives aux manifestations indésirables seront présentées pour les deux populations.
Toutes les études cliniques contrôlées effectuées durant la phase d’évaluation avant la vente (à l’exception d’une étude à dose fixe) ont comporté un ajustement de la dose. Par conséquent, il était impossible d’évaluer adéquatement les effets d’une dose spécifique sur l’incidence des manifestations indésirables.
Les manifestations indésirables signalées le plus couramment chez les patients atteints de la maladie de Parkinson au stade précoce ou avancé dont l’incidence était plus élevée chez les patients sous traitement par dichlorhydrate de pramipexole comparativement au placebo étaient : nausées, dyskinésie, hypotension, étourdissements, somnolence, insomnie, constipation, hallucination et confusion (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS).
Syndrome des jambes sans repos
Les manifestations indésirables signalées le plus couramment chez les patients présentant le syndrome des jambes sans repos étaient les nausées et la somnolence (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Maladie de Parkinson
Manifestations indésirables entraînant l’arrêt du traitement – Maladie de Parkinson au stade précoce
Environ 12 % des 388 patients traités par dichlorhydrate de pramipexole et 11 % des 235 patients traités par placebo ont cessé le traitement en raison de manifestations indésirables. Les manifestations entraînant le plus souvent l’arrêt du traitement étaient liées au système nerveux, notamment les hallucinations (3,1 % pour dichlorhydrate de pramipexole par rapport à 0,4 % pour le placebo), les étourdissements (2,1 % pour dichlorhydrate de pramipexole par rapport à 1,0 % pour le placebo), la somnolence (1,6 % pour dichlorhydrate de pramipexole par rapport à 0 % pour le placebo), les maux de tête et la confusion (1,3 % et 1,0 %, respectivement, pour dichlorhydrate de pramipexole par rapport à 0 % pour le placebo), et à l’appareil gastro-intestinal (nausées 2,1 % pour dichlorhydrate de pramipexole par rapport à 0,4 % pour le placebo).
Maladie de Parkinson au stade avancé
Environ 12 % des 260 patients traités par dichlorhydrate de pramipexole et 16 % des 264 patients ayant reçu le placebo ont cessé le traitement en raison de manifestations indésirables. Les manifestations entraînant le plus souvent l’arrêt du traitement étaient liées au système nerveux, notamment les hallucinations (2,7 % pour dichlorhydrate de pramipexole par rapport à 0,4 % pour le placebo), la dyskinésie (1,9 % pour dichlorhydrate de pramipexole par rapport à 0,8 % pour le placebo), les étourdissements (1,2 % pour dichlorhydrate de pramipexole par rapport à 1,5 % pour le placebo), la confusion (1,2 % pour dichlorhydrate de pramipexole par rapport à 2,3 % pour le placebo), et à l’appareil cardiovasculaire (hypotension posturale [orthostatique], (2,3 % pour dichlorhydrate de pramipexole par rapport à 1,1 % pour le placebo).
Manifestations indésirables les plus fréquentes
Les manifestations indésirables survenant selon une incidence d’au moins 10 % et mentionnées par ordre décroissant de fréquence, étaient les suivantes :
Maladie de Parkinson au stade précoce : nausées, étourdissements, somnolence, insomnie, asthénie et constipation.
Maladie de Parkinson au stade avancé : hypotension posturale [orthostatique], dyskinésie, insomnie, étourdissements, hallucinations, blessures accidentelles, rêves anormaux, constipation et confusion.
Incidence des manifestations indésirables lors des études contrôlées par placebo
Le Tableau 5 énumère les manifestations indésirables causées par le traitement et signalées lors des études à double insu, contrôlées par placebo par 1 % ou plus des patients ayant reçu dichlorhydrate de pramipexole et qui étaient plus nombreuses que celles mentionnées par le groupe placebo. Toutes les manifestations indésirables étaient habituellement d’intensité légère ou modérée.
Tableau 5 - MANIFESTATIONS INDÉSIRABLES OBSERVÉES LORS D’ÉTUDES CONTRÔLÉES PAR PLACEBO SUR LE TRAITEMENT DE LA MALADIE DE PARKINSON AU STADE PRÉCOCE ET AVANCÉ (INCIDENCE DE MANIFESTATIONS D’AU MOINS 1 % OBSERVÉES CHEZ LES PATIENTS AYANT REÇU DICHLORHYDRATE DE PRAMIPEXOLE ET PLUS NOMBREUSES QUE CELLES OBSERVÉES CHEZ LES PATIENTS AYANT REÇU UN PLACEBO)
| Traitement de la maladie de Parkinson au stade précoce | Traitement de la maladie de Parkinson au stade avancé | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Système organique/ Manifestation indésirable | Dichlorhydrate de pramipexole N=388 % observé | Placebo N=235 % observé | Dichlorhydrate de pramipexole † N=260 % observé | Placebo† N=264 % observé | |||||||
| Organisme en général | |||||||||||
| Asthénie | 14 | 12 | 10 | 8 | |||||||
| Œdème généralisé | 5 | 3 | 4 | 3 | |||||||
| Malaise | 2 | 1 | 3 | 2 | |||||||
| Réaction impossible à évaluer | 2 | 1 | - | - | |||||||
| Fièvre | 1 | 0 | - | - | |||||||
| Douleur thoracique | - | - | 3 | 2 | |||||||
| Blessure accidentelle | - | - | 17 | 15 | |||||||
Appareil cardiovasculaire Hypotension posturale | - | - | 53 | 48 | |||||||
| Appareil digestif | |||||||||||
| Nausées | 28 | 18 | - | - | |||||||
| Constipation | 14 | 6 | 10 | 9 | |||||||
| Anorexie | 4 | 2 | - | - | |||||||
| Traitement de la maladie de Parkinson au stade précoce | Traitement de la maladie de Parkinson au stade avancé | ||||||||||
| Système organique/ Manifestation indésirable | Dichlorhydrate de pramipexole N=388 % observé | Placebo N=235 % observé | Dichlorhydrate de pramipexole † N=260 % observé | Placebo† N=264 % observé | |||||||
| Dysphagie | 2 | 0 | - | - | |||||||
| Sécheresse de la bouche | - | - | 7 | 3 | |||||||
| Système métabolique et | |||||||||||
| alimentaire | 5 | 4 | 2 | 1 | |||||||
| Œdème périphérique | 2 | 0 | - | - | |||||||
| Perte pondérale | - | - | 1 | 0 | |||||||
| Augmentation de la CPK | |||||||||||
| Appareil musculosquelettique | - | - | |||||||||
| Arthrite | - | - | 3 | 1 | |||||||
| Contractions musculaires | - | - | 2 | 0 | |||||||
| Bursite | - | - | 2 | 0 | |||||||
| Myasthénie | 1 | 0 | |||||||||
| Système nerveux | |||||||||||
| Étourdissements | 25 | 24 | 26 | 25 | |||||||
| Somnolence | 22 | 9 | 9 | 6 | |||||||
| Insomnie | 17 | 12 | 27 | 22 | |||||||
| Hallucinations | 9 | 3 | 17 | 4 | |||||||
| Confusion | 4 | 1 | 10 | 7 | |||||||
| Amnésie | 4 | 2 | 6 | 4 | |||||||
| Hyperesthésie | 3 | 1 | - | - | |||||||
| Dystonie | 2 | 1 | 8 | 7 | |||||||
| Pensées anormales | 2 | 0 | 3 | 2 | |||||||
| Diminution de la libido | 1 | 0 | - | - | |||||||
| Myoclonie | 1 | 0 | - | - | |||||||
| Hypertonie | - | - | 7 | 6 | |||||||
| Réaction paranoïaque | - | - | 2 | 0 | |||||||
| Idées délirantes | - | - | 1 | 0 | |||||||
| Traitement de la maladie de Parkinson au stade précoce | Traitement de la maladie de Parkinson au stade avancé | ||||||||||
| Système organique/ Manifestation indésirable | Dichlorhydrate de pramipexole N=388 % observé | Placebo N=235 % observé | Dichlorhydrate de pramipexole † N=260 % observé | Placebo† N=264 % observé | |||||||
| Troubles du sommeil | - | - | 1 | 0 | |||||||
| Dyskinésie | - | - | 47 | 31 | |||||||
| Démarche anormale | - | - | 7 | 5 | |||||||
| Rêves anormaux | - | - | 11 | 10 | |||||||
| Appareil respiratoire | - | - | |||||||||
| Dyspnée | - | - | 4 | 3 | |||||||
| Rhinite | - | - | 3 | 1 | |||||||
| Pneumonie | 2 | 0 | |||||||||
| Peau et annexes cutanées Affections cutanées | - | - | 2 | 1 | |||||||
| Sens spéciaux | 3 - - | 0 - - | |||||||||
| Vision anormale | 3 | 1 | |||||||||
| Accommodation anormale | 4 | 2 | |||||||||
| Diplopie | 1 | 0 | |||||||||
| Appareil génito-urinaire | |||||||||||
| Impuissance | 2 | 1 | - | - | |||||||
| Fréquence de la miction | - | - | 6 | 3 | |||||||
| Infection de l’appareil urinaire | - | - | 4 | 3 | |||||||
| Incontinence urinaire | - | - | 2 | 1 | |||||||
† Patients recevant également de la lévodopa
* Certains patients peuvent avoir signalé des manifestations indésirables multiples durant l’étude ou au moment de l’arrêt, donc certains patients peuvent avoir été inclus dans plus d’une catégorie.
Autres manifestations indésirables signalées lors des études cliniques (≥1 %)
D’autres manifestations signalées par au moins 1 % des patients ayant reçu dichlorhydrate de pramipexole, mais signalées également ou plus souvent par le groupe placebo comprennent :
Maladie de Parkinson au stade précoce
Infection, blessure accidentelle, mal de tête, douleurs, tremblement, douleurs dorsales, syncope, hypotension posturale, hypertonie, diarrhée, éruption cutanée, ataxie, sécheresse de la bouche, crampes dans les jambes, contractions musculaires, pharyngite, sinusite, sudation, rhinite, infection urinaire, vasodilatation, syndrome de grippe, salivation accrue, maladie dentaire, dyspnée, augmentation de la toux, démarche anormale, fréquence urinaire, vomissements, réaction allergique, hypertension, prurit, hypokinésie, augmentation de la CPK, nervosité, rêves anormaux, douleur thoracique, douleur cervicale, paresthésie, tachycardie, vertiges, changement de la voix, conjonctivite, paralysie, accommodation anormale, acouphène, diplopie, changement du goût.
Maladie de Parkinson au stade avancé
Nausée, douleurs, infection, mal de tête, dépression, tremblement, hypokinésie, anorexie, douleurs dorsales, dyspepsie, flatulence, ataxie, syndrome de grippe, sinusite, diarrhée, myalgie, douleur abdominale, anxiété, éruption cutanée, paresthésie, hypertension, salivation accrue, maladie dentaire, apathie, hypotension, sudation, vasodilatation, vomissements, augmentation de la toux, nervosité, prurit, hyperesthésie, douleur cervicale, syncope, arthralgie, dysphagie, palpitations, pharyngite, vertiges, crampes dans les jambes, conjonctivite et larmoiements.
Manifestations indésirables : lien avec l’âge, le sexe et la race
Parmi les manifestations indésirables apparues chez des patients atteints de la maladie de Parkinson sous traitement par dichlorhydrate de pramipexole, les hallucinations semblaient être liées à l’âge. Aucune différence attribuable au sexe n’a été observée. Un faible pourcentage de patients (4 %) n’était pas de race blanche, donc une évaluation des manifestations indésirables fonction de la race n’a pas pu être possible.
Syndrome des jambes sans repos
L’innocuité des comprimés de dichlorhydrate de pramipexole dans le traitement du syndrome des jambes sans repos a été évaluée auprès de 889 patients, dont 427 ont reçu un traitement pendant plus de six mois et 75 pendant plus d’un an. L’évaluation globale de l’innocuité porte sur les résultats de trois études à double insu et contrôlées par placebo menées auprès de 575 patients présentant le syndrome des jambes sans repos et ayant reçu un traitement par dichlorhydrate de pramipexole pendant 3 à 12 semaines. Les manifestations indésirables les plus couramment observées avec dichlorhydrate de pramipexole dans le cadre du traitement du syndrome des jambes sans repos (observées chez >5 % des patients traités par pramipexole et dont l’incidence était au moins deux fois celle observée chez les patients ayant reçu le placebo) étaient les nausées et la somnolence. Les nausées et la somnolence signalées dans les études cliniques étaient généralement légères et transitoires.
Environ 7 % des 575 patients traités par dichlorhydrate de pramipexole au cours des périodes à double insu des trois études contrôlées par placebo ont abandonné le traitement en raison de manifestations indésirables comparativement à 5 % des 223 patients ayant reçu le placebo. La manifestation indésirable entraînant le plus couramment l’abandon du traitement était la nausée (1 %).
Tableau 6 : Incidence des manifestations indésirables survenues en cours de traitement* dans le cadre d’études à double insu et contrôlées par placebo sur le syndrome des jambes sans repos (manifestations signalées par ≥2 % des patients traités par dichlorhydrate de pramipexole et numériquement plus courantes que dans le groupe placebo) :
Système organique/ Manifestation indésirable | Dichlorhydrate de pramipexole 0,125 à 0,75 mg/jour (N=575) % | Placebo (N=223) % |
|---|---|---|
| Troubles gastro-intestinaux | ||
| Nausées | 16 | 5 |
| Constipation | 4 | 1 |
| Diarrhée | 3 | 1 |
| Sécheresse de la bouche | 3 | 1 |
| Troubles généraux et au site d’administration | ||
| Fatigue | 9 | 7 |
| Infections et infestations | ||
| Grippe | 3 | 1 |
| Troubles du système nerveux | ||
| Céphalée | 16 | 15 |
| Somnolence | 6 | 3 |
- * Certains patients peuvent avoir signalé des manifestations indésirables multiples durant l’étude ou au moment de l’arrêt, donc certains patients peuvent avoir été inclus dans plus d’une catégorie.
En général, la fréquence des nausées et de la fatigue diminuait avec la poursuite du traitement par dichlorhydrate de pramipexole. Les autres manifestations signalées par 2 % ou plus des patients présentant le syndrome des jambes sans repos et traités par dichlorhydrate de pramipexole dont l’incidence était équivalente ou plus élevée que celle observée dans le groupe placebo comprenaient : vomissements, rhinopharyngite, douleur dorsale, douleur dans les extrémités, étourdissements et insomnie.
Le Tableau 7 résume les données relatives aux manifestations indésirables qui semblaient être fonction de la dose administrée dans l’étude à dose fixe de 12 semaines.
Tableau 7 : Manifestations indésirables fonction de la dose administrée dans le cadre d’une étude à dose fixe, à double insu et contrôlée par placebo de 12 semaines portant sur le syndrome des jambes sans repos (survenues chez ≥5 % de tous les patients au cours de la phase de traitement)
Système organique/ Manifestation indésirable | Dichlorhydrate de pramipexole 0,25 mg (N=88) % | Dichlorhydrate de pramipexole 0,5 mg (N=80) % | Dichlorhydrate de pramipexole 0,75 mg (N=90) % | Placebo (N=86) % | |||
|---|---|---|---|---|---|---|---|
| Troubles gastro-intestinaux | |||||||
| Nausées | 11,4 | 18,8 | 26,7 | 4,7 | |||
| Diarrhée | 3,4 | 1,3 | 6,7 | 0 | |||
| Dyspepsie | 3,4 | 1,3 | 4,4 | 7 | |||
| Infections et infestations | |||||||
| Grippe | 1,1 | 3,8 | 6,7 | 1,2 | |||
| Troubles généraux et au site d’administration | |||||||
| Fatigue | 3,4 | 5,0 | 6,7 | 4,7 | |||
| Troubles psychiatriques | |||||||
| Insomnie | 9,1 | 8,8 | 13,3 | 9,3 | |||
| Rêves anormaux | 2,3 | 1,3 | 7,8 | 2,3 | |||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Congestion nasale | 0,0 | 2,5 | 5,6 | 1,2 | |||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||
| Douleur dans les extrémités | 3,4 | 2,5 | 6,7 | 1,2 | |||
Manifestations indésirables : lien avec l’âge, le sexe et la race
Des nausées et de la fatigue, lesquelles étaient généralement transitoires, ont été signalées plus fréquemment par des femmes que par des hommes chez les patients présentant le syndrome des jambes sans repos. Moins de 4 % des patients inscrits n’étaient pas de race blanche. Par conséquent, une évaluation des manifestations indésirables attribuables à la race n’est pas possible.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Maladie de Parkinson
Autres manifestations indésirables
Dans les essais cliniques de phase 2 et 3, dichlorhydrate de pramipexole a été administré à 1 715 sujets durant le programme de développement préalable à la vente, dont 782 ayant pris part à des études contrôlées à double insu. Au cours de ces études, toutes les manifestations indésirables ont été notées par les investigateurs selon leur propre terminologie. Dans le but de fournir une estimation valable de la proportion des personnes ayant présenté des manifestations indésirables, les manifestations semblables ont été groupées dans un nombre plus restreint de catégories normalisées à l’aide de la terminologie modifiée du dictionnaire COSTART. Ces catégories sont décrites ci-dessous.
Les manifestations ci-dessous sont énumérées selon les catégories de l’organisme par ordre décroissant de fréquence et sont survenues chez moins de 1 % de sujets exposés à dichlorhydrate de pramipexole.
Organisme en général : fièvre, abdomen enflé, rigidité du cou, aucun effet médicamenteux.
Appareil cardiovasculaire : palpitations, angine de poitrine, arythmie auriculaire, maladie vasculaire périphérique.
Appareil digestif : décoloration de la langue, hémorragie gastro-intestinale, incontinence anale.
Système endocrinien : diabète sucré.
Système hématique et lymphatique : ecchymoses.
Système métabolique et alimentaire : goutte, élévation du taux sanguin de triglycérides.
Système musculosquelettique : bursite, myasthénie.
Système nerveux : apathie, diminution de la libido, réaction paranoïaque, akinésie, coordination anormale, troubles de l’élocution, hyperkinésie, névralgie, délire, manie, comportement agressif.
Appareil respiratoire : altération de la voix, asthme, hémoptysie.
Peau et annexes cutanées : trouble cutané, herpès.
Sens spéciaux : acouphène, changement du goût, otite de l’oreille moyenne, assèchement oculaire, trouble auditif, hémianopsie.
Appareil génito-urinaire : incontinence urinaire, dysurie, trouble de la prostate, calculs rénaux.
Une hypotension peut se manifester au début du traitement, plus particulièrement si la dose de dichlorhydrate de pramipexole est augmentée trop rapidement.
Syndrome des jambes sans repos
Autres manifestations indésirables
Dans les essais cliniques de phase 2 et 3, les comprimés de dichlorhydrate de pramipexole ont été administrés à 889 sujets dans le cadre d’études cliniques portant sur le syndrome des jambes sans repos. Au cours de ces études, toutes les manifestations indésirables ont été notées par les investigateurs cliniques selon leur propre terminologie ; les types semblables de manifestations ont été regroupés dans un nombre plus restreint de catégories normalisées à l’aide de la terminologie du dictionnaire MedDRA. Ces catégories sont utilisées dans la liste ci-dessous. Les manifestations énumérées ci-dessous sont survenues à au moins deux reprises (à une reprise si la manifestation était grave) chez les 889 sujets exposés à dichlorhydrate de pramipexole. Toutes les manifestations signalées, à l’exception de celles énumérées ci-haut, sont incluses, et ce, peu importe le lien de causalité avec dichlorhydrate de pramipexole.
Troubles hématologiques et lymphatiques : anémie
Troubles cardiaques : arythmie, coronaropathie, infarctus du myocarde, ischémie myocardique, palpitations, tachycardie
Troubles congénitaux, héréditaires et génétiques : communication interauriculaire anormale congénitale
Troubles auditifs et cochléaires : acouphène, vertiges
Troubles endocriniens : goître, hypothyroïdie
Troubles oculaires : conjonctivite, sécheresse oculaire, irritation oculaire, œdème des paupières, vision trouble, acuité visuelle réduite, trouble de la vision
Troubles gastro-intestinaux : malaise abdominal, distension abdominale, douleur abdominale, dyspepsie, entérite, flatulence, reflux gastro-œsophagien, gastrite, hémorroïdes, hernie inguinale, syndrome du côlon irritable, selles liquides, mal de dent, hernie ombilicale.
Troubles généraux et au site d’administration : interaction avec l’alcool, asthénie, douleur thoracique, œdème périphérique, sensation de froid, sensation de chaleur, inflammation localisée, affection pseudo-grippale, malaise, douleur, œdème qui prend le godet, pyrexie, soif
Troubles hépatobiliaires : colique hépatique, cholécystite, calculs biliaires
Troubles immunitaires : hypersensibilité, allergie saisonnière
Infections et infestations : borréliose, bronchite, cystite, infection de l’oreille, infection fongique, gastroentérite, herpès, zona, orgelet, laryngite, infection localisée, onychomycose, otite (externe et moyenne), périonyxis, pharyngite, pneumonie, rhinite, sinusite, amygdalite, infection dentaire, infection des voies urinaires, vaginite, infection virale
Blessure, empoisonnement et complication procédurale : contusion, épicondylite, échec de l’implantation, chute, fracture du pied, sacrum fracturé, fracture de la hanche, lésion articulaire, entorse, lésion au membre, claquage musculaire, fracture ouverte, fracture du radius, coup de soleil, rupture de tendon, brûlure thermique, blessure, fracture du poignet
Investigations : élévation de la concentration d’alanine aminotransférase, élévation de la concentration d’aspartate aminotransférase, élévation de la glycémie, élévation de la tension artérielle, élévation de la concentration de triglycérides, élévation de la gamma-glutamyl-transférase, élévation de la fréquence cardiaque, fréquence cardiaque irrégulière, perte de poids, gain de poids
Troubles du métabolisme et de l’alimentation : anorexie, diminution de l’appétit, hypercholestérolémie, hyperlipidémie, hypocalcémie, augmentation de l’appétit
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, bursite, sténose du canal rachidien cervical, hernie discale, discite intervertébrale, raideur articulaire, arthrose localisée, sténose du canal rachidien lombaire, crampes musculaires, raideur musculosquelettique, douleur cervicale, myalgie, ostéoporose, sensation de lourdeur, arthrose rachidienne, tendinite, malformation des orteils
Néoplasmes bénins, malins et non spécifiés : cancer du poumon métastatique, métastases pulmonaires, cancer de l’ovaire, adénome prostatique, néoplasme rénal, carcinome épidermoïde
Troubles du système nerveux : trouble de l’équilibre, syndrome du canal carpien, ischémie cérébrale, syndrome cervico-branchial, trouble de l’attention, étourdissements posturaux, dysgueusie, hypo- esthésie, trouble de la mémoire, migraine, compression neurale, paresthésie, syndrome des jambes sans repos, sciatalgie, sédation, céphalée sinusale, état de sommeil soudain, syncope, céphalée par tension nerveuse, ischémie cérébrale transitoire, tremblements
Troubles psychiatriques : rêves anormaux, agitation, anxiété, état de confusion, dépression, irritabilité, baisse de la libido, modification de l’humeur, nervosité, cauchemars, agitation, trouble du sommeil, symptômes dus au stress
Troubles rénaux et urinaires : nycturie, pollakiurie, polyurie, colique néphrétique
Troubles de l’appareil reproducteur et mammaires : dysménorrhée, symptômes de ménopause, dysfonction sexuelle
Troubles respiratoires, thoraciques et médiastinaux : asthme, maladie obstructive chronique des voies aériennes (incluant exacerbation), toux, dyspnée, dyspnée à l’effort, épistaxis, congestion nasale, déviation de la cloison nasale, douleur pharyngo-laryngée, infection des voies respiratoires, congestion sinusale, ronflement
Troubles de la peau et des tissus sous-cutanés : acné, eczéma, érythème, hyperhidrose, sueurs nocturnes, réaction allergique de photosensibilité, prurit, éruption cutanée, rosacée, dermatite séborrhéïque
Interventions chirurgicales et médicales : hystérectomie
Troubles vasculaires : bouffées de chaleur, hématome, hypertension, hypotension, hypotension orthostatique
8.5 Effets indésirables observés après la commercialisation
En plus des manifestations indésirables signalées dans le cadre d’études cliniques, les manifestations indésirables suivantes ont été identifiées (principalement chez les patients atteints de la maladie de Parkinson) suivant l’homologation de dichlorhydrate de pramipexole. Étant donné que ces manifestations sont signalées de façon volontaire chez une population dont la taille n’est pas connue, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un lien causal entre la manifestation et le médicament.
État de sommeil soudain
Les patients recevant dichlorhydrate de pramipexole ont signalé, en de rares occasions, un état de sommeil soudain durant des activités de la vie quotidienne, y compris la conduite d’un véhicule automobile, ce qui a parfois causé des accidents (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
Troubles du contrôle des impulsions et des comportements compulsifs
Un comportement anormal (indiquant des symptômes de trouble du contrôle des impulsions et des comportements compulsifs), tel qu’une dépendance au jeu pathologique (compulsive), une hypersexualité, des achats compulsifs, une frénésie alimentaire ou une hyperphagie, des troubles de la libido, la paranoïa et l’agitation, a été signalé. Ces modifications du comportement étaient généralement réversibles avec une réduction de la dose ou l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles du contrôle des impulsions et des comportements compulsifs).
Syndrome de dysrégulation de la dopamine
Le syndrome de dysrégulation de la dopamine est un trouble de dépendance observé chez certains patients traités par dichlorhydrate de pramipexole. Les patients touchés affichent un comportement compulsif d’abus des médicaments dopaminergiques en prenant des doses plus élevées que nécessaires pour assurer une maîtrise adéquate des symptômes moteurs associés à la maladie de Parkinson. Dans certains cas, ce comportement peut entraîner une dyskinésie grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syndrome de dysrégulation de la dopamine).
Syndrome de sevrage des agonistes dopaminergiques
Un groupe de symptômes, tels que l’anxiété, la fatigue, la transpiration, l’insomnie, les crises de panique, la dépression, l’agitation, l’apathie, l’irritabilité, la douleur et le besoin impérieux de drogue, a été observé durant la phase de réduction de la dose/retrait graduel du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage des agonistes dopaminergiques).
Autres rapports de pharmacovigilance post-commercialisation
Suite à une analyse de données regroupées provenant d’études cliniques et d’une revue de l’expérience post-commercialisation, un hoquet, des troubles visuels (y compris la diplopie), un antécolis, des troubles de libido (le pramipexole peut être associé, bien que peu couramment, à des troubles de libido (baisse ou hausse)), un syndrome d’intensification des jambes sans repos et une érection pénienne spontanée (Voir 7 MISES EN GARDE ET PRÉCAUTIONS) ont été signalés.
Une sécrétion inappropriée de vasopressine a été signalée dans des rapports de pharmacovigilance post-commercialisation. L’un des critères de diagnostic de sécrétion inappropriée de vasopressine est la présence d’hyponatrémie. Les signes et symptômes d’hyponatrémie comprennent : céphalée, nausées, malaise, léthargie, difficulté à se concentrer, trouble de la mémoire, confusion, faiblesse et déséquilibre pouvant entraîner des chutes. Les cas plus graves et/ou aigus ont été associés à des hallucinations, une syncope, des crises convulsives, un coma, un arrêt respiratoire et le décès.
Une insuffisance cardiaque a été signalée dans le cadre des études cliniques et de la revue de l’expérience post-commercialisation chez des patients sous pramipexole. Dans le cadre d’une étude pharmaco-épidémiologique, l’administration de pramipexole a été associée à un risque plus élevé d’insuffisance cardiaque comparativement aux patients qui n’avaient pas reçu de pramipexole. Aucun lien causal entre l’administration de pramipexole et l’insuffisance cardiaque n’a été démontré.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le pramipexole ne se lie que très faiblement aux protéines plasmatiques (<20 %) et on n’observe que très peu de biotransformation chez l’humain. Par conséquent, il est peu probable qu’il y ait des interactions avec les autres médicaments qui affectent la liaison aux protéines plasmatiques ou l’élimination par biotransformation.
L’élimination du pramipexole dépend de la fonction rénale. Les médicaments qui inhibent la sécrétion tubulaire active de médicaments cationiques ou qui sont éliminés par sécrétion tubulaire active peuvent interagir avec dichlorhydrate de pramipexole, entraînant ainsi une clairance réduite de l’un des médicaments ou des deux. En cas de traitement concomitant avec ces types de médicaments (y compris l’amantadine), une réduction de la dose peut s’avérer nécessaires (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale, 9.4 Interactions médicament-médicament, Tableau 8 et 10.3 Pharmacocinétique).
Administrés en concomitance avec le pramipexole, il n’est pas attendu que les inhibiteurs des enzymes du cytochrome P450 aient un effet sur l’élimination du pramipexole étant donné que le pramipexole n’est pas significativement métabolisé par ces enzymes in vivo ou in vitro (voir 9.4 Interactions médicament-médicament, Tableau 8).
Étant donné que les anticholinergiques sont principalement éliminés par métabolisme hépatique, des interactions médicamenteuses pharmacocinétiques avec le pramipexole sont peu probables.
La prudence est de mise lorsque les patients prennent d'autres médicaments provoquant la somnolence ou de l'alcool en association avec PRAMIPEXOLE (voir les sections 9.3 Interactions médicament- comportement et 9.4 Interactions médicament-médicament). De plus, l'administration concomitante de produits médicinaux antipsychotiques antagonistes de la dopamine et de pramipexole n'est pas recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hallucinations et comportement pseudo- psychotique).
Lorsque PRAMIPEXOLE est administré en même temps que d'autres médicaments, des ajustements de dose peuvent être envisagés, par exemple pour les médicaments antiparkinsoniens.
Pour obtenir plus de détails, voir la section 9.4 Interactions médicament-médicament.
9.3 Interactions médicament-comportement
En raison des effets additifs possibles, la prudence est de mise si les patients prennent d’autres médicaments provoquant la somnolence ou de l’alcool en association avec PRAMIPEXOLE et s’ils prennent un médicament concomitant qui augmente la concentration plasmatique du pramipexole (p. ex., cimétidine) (voir 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments figurant au Tableau 8 sont basés sur les renseignements recueillis dans le cadre d’études cliniques, de rapports d’interaction médicamenteuse ou les propriétés pharmacologiques du médicament qui peut être utilisé. Voir le Tableau 8 ci-dessous et 10.3 Pharmacocinétique pour obtenir de plus amples renseignements.
Tableau 8 – Interactions pharmacocinétiques établies ou possibles
| Dichlorhydrate de pramipexole | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Antiparkinsoniens | |||
| Lévodopa/carbidop a | EC | Le pramipexole a augmenté la Cmax de la lévodopa d’environ 40 %, et diminué la Tmax de 2,5 heures à 0,5 heure. Aucun changement de l’exposition totale (ASC) n’a été observé. Chez des volontaires en santé, la lévodopa/carbido | L’utilisation concomitante de pramipexole et de lévodopa augmente la fréquence des hallucinations. Un ajustement de la dose, voire l’abandon du traitement, pourrait être nécessaire. À l’augmentation de la dose de dichlorhydrate de pramipexole chez les patients atteints de la maladie de Parkinson, on recommande de réduire la dose de |
| Dichlorhydrate de pramipexole | Source de preuve | Effet | Commentaire clinique |
| pa n’a pas influencé la pharmacocinétiqu e du pramipexole. | lévodopa et de maintenir constante la dose des autres agents antiparkinsoniens. | ||
| Sélégiline | EC | Chez des volontaires, la sélégiline n’a pas influencé la pharmacocinétiq ue du pramipexole. | |
| Amantadine | EC | L’amantadine inhibe le système de transport cationique rénal. L’amantadine peut entraver la clairance du pramipexole. | Un ajustement de la dose pourrait être nécessaire. Voir ci-dessous. |
| Anticholinergiques | |||
| Anticholinergiques | T | Étant donné que les anticholinergique s sont principalement éliminés par métabolisme hépatique, des interactions médicamenteuses pharmacocinétiqu es avec le pramipexole sont peu probables. | |
| Autres médicaments éliminés par sécrétion rénale | |||
| Dichlorhydrate de pramipexole | Source de preuve | Effet | Commentaire clinique |
Médicaments éliminés par le système de transport cationique rénal Amantadine Cimétidine | EC | Ces médicaments inhibent la sécrétion tubulaire de bases organiques par l’entremise du système de transport cationique. Ils réduisent, à divers degrés, la clairance rénale du pramipexole. | Un ajustement de la dose devrait être considéré lorsqu’un traitement concomitant est nécessaire. Une réduction de la dose pourrait être nécessaire en présence de manifestations indésirables, telles que dyskinésie, agitation ou hallucinations. |
| Ranitidine | |||
| Diltiazem | |||
| Triamtérène | |||
| Vérapamil | |||
| Quinidine | |||
| Quinine | |||
Médicaments éliminés par le système de transport anionique rénal Probénécide Céphalosporines | T | Ces médicaments inhibent la sécrétion tubulaire de bases organiques par l’entremise du système de transport anionique. Il est peu probable qu’ils réduisent la clairance rénale du pramipexole. | Il n’est pas nécessaire d’ajuster la dose. |
| Pénicillines | |||
| Indométhacine | |||
| Hydrochlorothiazide | |||
| Chloropramide | |||
| Interactions avec les isoenzymes CYP | |||
| Dichlorhydrate de pramipexole | Source de preuve | Effet | Commentaire clinique |
Médicaments métabolisés par les isoenzymes CYP | T | Les inhibiteurs des enzymes du cytochrome ne sont pas susceptibles d’influencer l’élimination du pramipexole. Le pramipexole n’inhibe pas les enzymes CYP1A2, CYP2C9, CYP2C19, CYP2E1 ni CYP3A4. Une inhibition du CYP2D6 a été observée avec un Ki apparent de 30 µM, ce qui laisse croire que dichlorhydrate de pramipexole n’inhibe pas les enzymes CYP aux concentrations plasmatiques observées après l’administration de la dose clinique maximum recommandée (1,5 mg tid). | |
| Antagonistes dopaminergiques | |||
Neuroleptiques, tels que phénothiazines, butyrophénones , thioxanthines Métoclopramide | T | Le pramipexole est un agoniste dopaminergique. Les antagonistes dopaminergiques réduisent ses effets thérapeutiques. | L’administration de produits médicinaux antipsychotiques à base d’antagonistes dopaminergiques en concomitance avec le pramipexole n’est pas recommandée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Le pramipexole peut exacerber les symptômes psychotiques. |
| Dichlorhydrate de pramipexole | Source de preuve | Effet | Commentaire clinique |
| Divers | |||
| Sédatifs ou alcool | T | Effets additifs possibles. | En raison des effets additifs possibles, il faut faire preuve de prudence si les patients prennent d’autres médicaments provoquant la somnolence ou de l’alcool en association avec PRAMIPEXOLE |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec les examens de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le dichlorhydrate de pramipexole monohydraté est un agoniste dopaminergique non dérivé de l’ergot de seigle et ayant une spécificité in vitro élevée au niveau de la sous-famille des récepteurs dopaminergiques D2. Le pramipexole est un agoniste complet et a une affinité supérieure pour les sous- types de récepteurs D3 (que l’on retrouve principalement dans la région mésolimbique) que pour les sous-types de récepteurs D2 ou D4. Bien que dichlorhydrate de pramipexole possède une affinité supérieure pour la sous- famille de récepteurs dopaminergiques D2, il n’a qu’une faible affinité pour les récepteurs α2- adrénergiques et une affinité négligeable ou indécelable pour les autres récepteurs dopaminergiques, adrénergiques, histaminergiques, de l’adénosine et de la benzodiazépine.
La capacité du pramipexole à soulager les signes et les symptômes de la maladie de Parkinson semble être liée à sa capacité à stimuler les récepteurs dopaminergiques du corps strié. Cette supposition est corroborée par un antagonisme fonction de la dose des symptômes parkinsoniens chez des singes rhésus ayant reçu au préalable la neurotoxine N-méthyl-4-phényl-1,2,3,6-tétrahydropyridine (MPTP), laquelle détruit les corps cellulaires dopaminergiques dans la substantia nigra.
Le mode d’action précis de dichlorhydrate de pramipexole comme traitement du syndrome des jambes sans repos n’est pas connu. Bien que la physiopathologie du syndrome des jambes sans repos soit en grande partie inconnue, les données neuropharmacologiques laissent supposer une contribution du système dopaminergique. Des études par tomographie par émission de positrons laissent présumer qu’une dysfonction dopaminergique pré-synaptique striatale légère pourrait contribuer à la pathogenèse du syndrome des jambes sans repos.
Chez des volontaires humains, une réduction de la prolactine fonction de la dose a été observée.
10.2 Pharmacodynamie
Études sur la liaison aux récepteurs
Des études précliniques, comparant les activités pharmacologiques relatives et les affinités de liaison aux récepteurs (déplacement de [3H]spiropéridol) de racémate de pramipexole et de ses isomères optiques, ont démontré que le (-)-énantiomère lévorotatoire était plus puissant.
Des études sur des récepteurs humains clonés exprimés dans des cellules d’ovaires de hamsters chinois (CHO) cultivées ont indiqué que, dans le cadre de la sous-famille de récepteurs D2 récemment découverte, le pramipexole se liait le plus au sous-type D3 (Ki=0,5 nM). L’affinité préférentielle du pramipexole pour les récepteurs D3 est de 5 à 10 fois supérieure à son affinité pour les formes à affinité élevée des sous-types D2S, D2L et D4 (valeurs de Ki : 3,3, 3,9 et 5,1 nM, respectivement).
Comme c’est le cas pour d’autres agonistes dopaminergiques, l’exposition du récepteur à un analogue non hydrolysable de la GTP diminue beaucoup moins l’affinité du pramipexole pour le récepteur D3 cloné que pour les sous-types D2 ou D4. La faible déviation de la GTP pour les agonistes au niveau du récepteur D3 est une indication du faible couplage de ce récepteur au système de second messager des protéines G dans les cellules de CHO.
Outre sa liaison à la sous-famille des récepteurs dopaminergiques D2, le pramipexole possède une faible affinité pour les α2-adrénorécepteurs et une très faible affinité pour les récepteurs H2 de l’histamine et 5-HT1A de la sérotonine. Son affinité pour les autres récepteurs dopaminergiques, adrénergiques, histaminergiques, sérotonergiques, cholinergiques, glutamatergiques, de l’adénosine et de la benzodiazépine est négligeable ou impossible à détecter.
L’autoradiographie de la liaison aux récepteurs du [3H]pramipexole (5 nM, 62 Ci/mmole) a été utilisée pour évaluer la distribution des sites de liaison du pramipexole dans le cerveau du rat. Les concentrations les plus élevées de sites de liaison du [3H]pramipexole ont été retrouvées dans les amas de cellules de Calleja, qui, croyait-on, contenaient l’ARN messager D3, mais non D2 ni D4. La liaison du [3H]pramipexole était également élevée dans d’autres zones mésolimbiques, telles que le noyau accumbens, le tubercule olfactif et l’amygdale. La liaison du [3H]pramipexole était également élevée dans le noyau caudé, mais un peu moins que dans les zones mésolimbiques. Les zones striatales présentaient des proportions d’ARN messager D2:D3 plus élevées que les zones mésolimbiques. Peu de sites de liaison du [3H]pramipexole ont été retrouvés dans l’AVT et la substantia nigra, zones riches en corps cellulaires pour les neurones dopaminergiques. Bien qu’une bonne partie de cette liaison du [3H]pramipexole reflète sans doute les récepteurs D2, la liaison mésolimbique relativement élevée pourrait refléter l’affinité préférentielle du pramipexole pour le sous-type de récepteurs D3.
Études menées auprès d’animaux
Antagonisme de l’akinésie due à la réserpine
Le traitement par réserpine entraîne une carence en monoamines, y compris la dopamine. Les animaux ayant reçu ce traitement sont essentiellement akinétiques, mais peuvent être activés par des agonistes dopaminergiques.
Le pramipexole (30 μmole/kg = 9 mg/kg i.p.) a stimulé l’activité locomotrice chez des souris ayant reçu de la réserpine. Ces données corroborent la stimulation obtenue avec le pramipexole des récepteurs dopaminergiques postsynaptiques des noyaux gris centraux.
Antagonisme de la catalepsie due à l’halopéridol
L’antagoniste halopéridol des récepteurs dopaminergiques a provoqué une hypomotilité, une rigidité et une catalepsie chez le rat. Le phénomène cataleptique est considéré comme étant un indicateur fiable des effets secondaires extrapyramidaux typiquement parkinsoniens provoqués par un neuroleptique. Lors d’une étude, des rats ont reçu des injections d’halopéridol de 1 mg/kg. Les rats étaient considérés comme cataleptiques s’ils maintenaient leurs pattes de devant sur une tige à une hauteur de 6 à 8 cm pendant au moins 30 secondes, 2 heures après l’administration d’halopéridol. Le pramipexole a permis d’éliminer, en fonction de la dose administrée, la catalepsie, avec une DE50 de 4,4 mg/kg s.c.
Lors d’une deuxième étude, une catalepsie produite par l’administration s.c. de 5 μmole/kg (= 2 mg/kg) d’halopéridol a été évaluée en mesurant la période durant laquelle les rats ont gardé leurs pattes de devant sur un cube en bois. Le pramipexole (50 μmole/kg = 15,1 mg/kg) a facilement inhibé la catalepsie provoquée par l’halopéridol.
Comportement rotatoire chez des rats ayant reçu une injection de 6-hydroxydopamine (6-OHDA)
Lorsque la 6-OHDA est injectée unilatéralement dans le faisceau médian du télencéphale de rats, une dégénérescence sélective des neurones dopaminergiques présynaptiques se produit, rendant ces animaux essentiellement hémi-parkinsoniens. Les neurones postsynaptiques au site de la lésion deviennent alors hypersensibles aux agonistes dopaminergiques. Lorsque des agonistes dopaminergiques sont administrés à ces rats atteints, un comportement rotatoire contralatéral peut être observé. Le nombre de rotations est alors évalué à l’aide d’un rotamètre.
Lors d’une première étude, le pramipexole et, à titre de comparaison, l’apomorphine ont été évalués à des doses de 0,01 à 0,1 mg/kg. Les antagonistes dopaminergiques à sélectivité D1 et D2, SCH 23390 et halopéridol, ont été utilisés pour déterminer la sous-famille de récepteurs touchée. Tous les composés ont été administrés par voie sous-cutanée (s.c.).
Le pramipexole (DE50 0,026 mg/kg, effet maximum atteint entre 80 et 140 minutes après l’administration) et l’apomorphine (DE50 0,030 mg/kg, effet maximum atteint entre 5 et 65 minutes après l’administration) ont tous deux provoqué le comportement de rotation contralatérale chez des rats ayant une lésion par 6-OHDA. Alors que l’effet de l’apomorphine a cessé après 80 minutes, le pramipexole est resté efficace durant la durée entière d’évaluation de 2 heures.
Une administration préalable de 0,05 mg/kg d’halopéridol a considérablement atténué l’effet du pramipexole (0,05 mg/kg). Une dose très élevée de 2 mg/kg de SCH 23390 a également inhibé son effet, mais à un degré moindre.
Une deuxième étude a confirmé les effets puissants et prolongés du pramipexole chez ce modèle animal de la maladie de Parkinson; les effets maximums ont été obtenus avec une dose s.c. de 0,3 μmole/kg (= 0,09 mg/kg). Des doses plus élevées ont produit un effet moindre.
Symptômes parkinsoniens provoqués par la MPTP chez les singes rhésus
La MPTP (n-méthyl-4-phényl-1,2,3,6-tétrahydropyridine) est une neurotoxine très sélective qui détruit les corps cellulaires dopaminergiques dans la zona compacta de la substantia nigra. La carence chronique en dopamine dans la substantia nigra a entraîné un syndrome semblable à un parkinsonisme grave, observé chez les patients. L’effet de la MPTP est irréversible. En raison de la dénervation chronique, les récepteurs dopaminergiques postsynaptiques D2 sont devenus hypersensibles. Une action présynaptique d’un composé de la substantia nigra est exclue de ce modèle étant donné que les neurones présynaptiques ont été détruits.
Le pramipexole (0,03 à 0,1 mg/kg i.m.) a permis d’éliminer, en fonction de la dose administrée, les symptômes typiquement parkinsoniens chez des singes rhésus ayant reçu la MPTP. La dose qui a antagonisé les symptômes chez 50 % des animaux (DE50) était de 0,045 mg/kg i.m. Une dose de
0,06 mg/kg s’est avérée efficace chez tous les animaux. L’activité locomotrice des animaux, enregistrée à l’aide d’un appareil électronique fixé sur leur bras, est revenue à la normale et n’a pas dépassé celle observée chez les singes n’ayant pas reçu une administration préalable de MPTP. Aucun mouvement stéréotypé, d’excitation anormale, de salivation ni de sédation n’a été observé pour les doses testées. Une dose i.m. de 0,1 mg/kg est restée efficace pendant plus de 5 heures.
Lors d’une autre étude, des doses orales de 0,05 à 0,1 mg/kg de pramipexole ont été évaluées chez des singes rhésus ayant reçu une administration de MPTP. À la dose de 0,075 mg/kg, le composé a permis d’éliminer complètement les symptômes parkinsoniens. La durée de cette action variait entre 5 et
24 heures.
10.3 Pharmacocinétique
Absorption :
Par suite d’une administration orale, le pramipexole est rapidement absorbé, et les concentrations maximales sont atteintes entre 1 et 3 heures après l’administration de la dose. La biodisponibilité absolue du pramipexole est supérieure à 90 %. Le pramipexole peut être administré avec ou sans nourriture. Un repas à teneur élevée en matières grasses n’a pas eu d’effet sur le taux d’absorption du pramipexole (ASC et Cmax) chez des volontaires en santé, bien que l’intervalle nécessaire pour atteindre la concentration plasmatique maximale (Tmax) ait été augmenté d’environ une heure.
Le pramipexole présente une pharmacocinétique linéaire pour les doses recommandées chez les patients atteints de la maladie de Parkinson.
Distribution :
Le pramipexole est largement distribué, son volume de distribution étant d’environ 500 L. Sa liaison protéinique dans le plasma est inférieure à 20 %; l’albumine représentant la plus grande portion de la liaison protéinique dans le plasma chez l’humain. Le pramipexole est distribué dans les globules rouges tel que l’indiquent une proportion d’érythrocyte à plasma d’environ 2,0 et une proportion de sang à plasma d’environ 1,5. Des autoradiographies du corps entier et des évaluations des concentrations au niveau du tissu cérébral de rats ont indiqué que le pramipexole était largement distribué dans tout l’organisme, y compris le cerveau, ce qui corrobore le volume de distribution étendu chez les humains.
Métabolisme et élimination :
Le pramipexole est excrété principalement par les reins. Environ 88 % d’une dose radiomarquée au 14C a été récupérée dans l’urine et moins de 2 % dans les fèces par suite de l’administration de doses orales et intraveineuses uniques chez des volontaires sains. La demi-vie d’élimination terminale était d’environ 8,5 heures chez des sujets volontaires jeunes (moyenne de 30 ans) et d’environ 12 heures chez des sujets volontaires âgés (moyenne de 70 ans). Environ 90 % de la dose radiomarquée au 14C récupérée était le médicament inchangé, et aucun métabolite spécifique n’a été identifié dans l’autre 10 % de la dose radiomarquée récupérée. Le pramipexole est l’énantiomère (-) lévorotatoire et aucune inversion chirale mesurable ni racémisation ne se sont produites in vivo.
La clairance rénale du pramipexole est de 400 mL/min environ, soit approximativement trois fois plus que le taux de filtration glomérulaire. Par conséquent, le pramipexole est éliminé par les tubules rénaux, probablement par le système de transport cationique organique.
Populations et états pathologiques particuliers
Étant donné que le traitement par pramipexole est instauré à une dose sous-thérapeutique qui est ensuite progressivement augmentée en fonction de la tolérabilité clinique en vue d’obtenir un effet thérapeutique optimal, il n’est pas nécessaire d’ajuster la dose initiale en fonction du sexe du patient, de son poids ni de son âge. Cependant, il peut être nécessaire d’ajuster la dose en cas d’insuffisance rénale, laquelle peut entraîner une forte diminution de la capacité à éliminer le pramipexole.
- Patients atteints de la maladie de Parkinson au stade précoce vs au stade avancé : La pharmacocinétique du pramipexole était comparable entre les patients atteints de la maladie de Parkinson au stade précoce et ceux au stade avancé.
- Sujets volontaires en santé : Lors d’une étude clinique menée auprès de sujets volontaires en santé et durant laquelle la dose de pramipexole sous forme de comprimés à libération prolongée avait été augmentée plus rapidement que recommandé (tous les 3 jours) jusqu’à la dose de 4,5 mg par jour, une augmentation de la tension artérielle et de la fréquence cardiaque a été observée. Cet effet n’a pas été observé durant les études menées auprès de patients.
- Patients présentant le syndrome des jambes sans repos : Une comparaison des données provenant d’études laisse présumer que le profil pharmacocinétique du pramipexole administré une fois par jour chez des patients présentant le syndrome des jambes sans repos est généralement conforme au profil pharmacocinétique du pramipexole chez les volontaires en santé.
- Enfants : La pharmacocinétique du pramipexole chez les enfants n’a pas été évaluée.
- Personnes âgées : La fonction rénale diminue avec l’âge. Étant donné que la clairance du pramipexole est liée à la fonction rénale, la clairance orale totale du médicament était d’environ 25 à 30 % inférieure chez les personnes âgées (65 ans et plus) comparativement aux sujets volontaires sains jeunes (moins de 40 ans). La baisse de la clairance a entraîné une augmentation de la demi-vie d’élimination d’environ 8,5 heures chez les volontaires jeunes (moyenne de 30 ans) et pouvant atteindre 12 heures chez les volontaires âgés (moyenne de 70 ans).
- Sexe : La clairance rénale du pramipexole est d’environ 30 % inférieure chez les femmes que chez les hommes. Cette différence peut être expliquée surtout en raison des différences au niveau du poids corporel. Cette baisse de la clairance a entraîné une augmentation de 16 à 42 % de l’ASC et de 2 à 10 % de la Cmax. Ces différences sont restées constantes pour les groupes d’âge de 20 à 80 ans. La différence au niveau de la demi-vie du pramipexole entre les sujets de sexe masculin et les sujets de sexe féminin était inférieure à 10 %.
- Origine ethnique : Une analyse pharmacocinétique rétrospective de la population, effectuée à partir de données obtenues de patients atteints de la maladie de Parkinson ayant reçu du pramipexole à libération immédiate, semble indiquer que la clairance orale du pramipexole est 17 % supérieure chez les hommes de race noire comparativement aux hommes de race blanche.
- Insuffisance hépatique : L’influence possible de l’insuffisance hépatique sur la pharmacocinétique du pramipexole n’a pas été évaluée. Cependant, celle-ci est considérée comme étant faible. Étant donné qu’environ 90 % de la dose radiomarquée au 14C récupérée a été excrétée dans l’urine sous forme de médicament inchangé, l’atteinte hépatique ne devrait pas avoir d’effet significatif sur l’élimination du pramipexole.
- Insuffisance rénale : La clairance du pramipexole était environ 75 % inférieure chez les patients présentant une insuffisance rénale grave (clairance de la créatinine d’environ 20 mL/min) et environ 60 % inférieure chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine d’environ 40 mL/min) comparativement aux volontaires sains. On recommande d’administrer une dose initiale et une dose d’entretien plus faible aux patients présentant une insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique, Patients présentant une insuffisance rénale). Chez les patients dont l’insuffisance rénale varie, la clairance du pramipexole correspond assez bien à la clairance de la créatinine. Par conséquent, on peut se servir de la clairance de la créatinine pour prédire le degré de réduction de la clairance du pramipexole. Étant donné que la clairance du pramipexole est encore plus réduite chez les patients subissant une dialyse (N=7) que chez ceux présentant une insuffisance rénale grave, l’administration du pramipexole n’est pas recommandée chez les patients atteints de néphropathie terminale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à température ambiante entre 15°C et 30°C.
Comme c’est le cas avec tous les médicaments, PRAMIPEXOLE doivent être gardé hors de la portée et de la vue des enfants.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13. RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : dichlorhydrate de pramipexole
Dénomination chimique : (6S)-6-N-propyl-4,5,6,7-tetrahydro-1,3-benzothiazole-2,6-diamine dihydrochloride monohydraté.
(ou)
(S)-2-Amino-4,5,6,7-tétrahydro-6-(propylamino)benzothiazole dihydrochloride monohydraté
Formule moléculaire et masse moléculaire : C10H17N3S.2HCl.H2O et 302,27 g/mol
Formule structurelle :
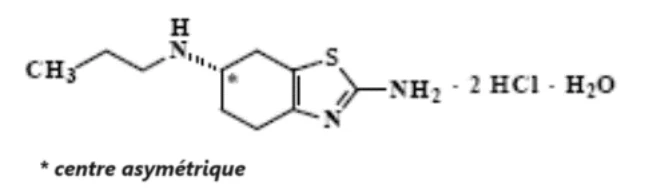
Propriétés physicochimiques :
Description : Le dichlorhydrate de pramipexole est une poudre cristalline blanche ou presque blanche.
Solubilité : Facilement soluble dans l'eau, soluble dans le méthanol, légèrement soluble dans l'éthanol (96 %) et pratiquement insoluble dans le chlorure de méthylène.
pH : 2,8 à 3,4
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Maladie de Parkinson
Tableau 9 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour la maladie de Parkinson
| No d’étude# | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| 9158-95-025 | Étude à double insu, contrôlée par placebo et à groupes parallèles | Dose de dichlorhydrate de pramipexole à 0,375 mg augmentée graduellement jusqu’à la dose maximale tolérée, mais sans dépasser 4,5 mg/jour; comprimés pris par voie orale; période d’ajustement de la dose de 7 semaines et traitement d’entretien pendant 6 mois | Dichlorhydrate de pramipexole (N=164) placebo (N=171). | 25 ans ou plus | H et F | ||||||
| TR: 7217-95-037 | Étude à double insu, contrôlée par placebo et à groupes parallèles | Dichlorhydrate de pramipexole (1,5 mg, 3,0 mg, 4,5 mg ou 6,0 mg par jour) ou placebo ; période d’ajustement de la dose de 6 semaines et traitement d’entretien pendant 4 semaines | n=264 (répartition au hasard à l’une des 4 doses de dichlorhydrate de pramipexole ou placebo) | 30 ans ou plus | H et F | ||||||
| 248.320 | Les paramètres d’évaluation principaux évalués étaient l’échelle UPDRS et les entrées au journal quantifiant les périodes « on » et « off ». | Dose de dichlorhydrate de pramipexole à 0,375 mg augmentée graduellement jusqu’à la dose maximale tolérée, mais sans dépasser 4,5 mg/jour; comprimés pris par voie orale; période d’ajustement de la | N=181 sous dichlorhydrate de pramipexole N=179 sous placebo | Âge moyen de 63,3 ans | H et F | ||||||
| No d’étude# | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||||||
| dose de 7 semaines et traitement d’entretien pendant 6 mois | |||||||||||
Données démographiques et plan de l’étude
Jusqu’au 29 février 1996, 1 715 patients avaient été exposés à dichlorhydrate de pramipexole, dont 669 pendant plus d’un an, et 222 pendant plus de deux ans.
L’efficacité de dichlorhydrate de pramipexole pour le traitement de la maladie de Parkinson a été évaluée dans le cadre d’un programme multinational de développement de drogue comprenant sept études contrôlées à répartition aléatoire. Trois d’entre elles ont été menées auprès de patients atteints de la maladie de Parkinson au stade précoce et ne recevant pas de lévodopa, et quatre ont été menées auprès de patients atteints de la maladie de Parkinson au stade avancé et recevant de la lévodopa en concomitance. Sur ces sept études, trois études de Phase III ont fourni les preuves les plus convaincantes de l’efficacité de dichlorhydrate de pramipexole dans la prise en charge de patients atteints de la maladie de Parkinson, recevant ou non de la lévodopa en concomitance. Deux de ces études comportaient des patients atteints de la maladie de Parkinson au stade précoce (ne recevant pas de lévodopa) et une comportait des patients atteints de la maladie de Parkinson au stade avancé recevant des doses maximales tolérées de lévodopa.
Résultats des études
Dans toutes les études, l’échelle UPDRS (Unified Parkinson’s Disease Rating Scale), ou au moins une de ses parties, a été utilisée à titre de mesure primaire des résultats.
Études auprès de patients atteints de la maladie de Parkinson au stade précoce
Les patients ayant participé aux deux études sur la maladie de Parkinson au stade précoce étaient atteints de la maladie en moyenne depuis deux ans, n’ayant jamais pris de lévodopa ou seulement un peu, et ne présentaient pas le phénomène de fluctuations de la motricité ni les dyskinésies caractéristiques des stades plus avancés de la maladie.
Étude no : 9158-95-025
L’une de ces études était une étude à double insu, contrôlée par placebo et à groupes parallèles menée auprès de patients ayant reçu au hasard soit dichlorhydrate de pramipexole (N=164) ou un placebo (N=171). L’étude comprenait une phase de dose ascendante de 7 semaines et une phase d’entretien de 6 mois. Les patients pouvaient recevoir de la sélégiline ou des anticholinergiques, ou les deux, mais ne devaient pas prendre de lévodopa. Les patients traités par dichlorhydrate de pramipexole recevaient d’abord une dose de 0,375 mg/jour, laquelle était progressivement augmentée jusqu'à l’obtention de la dose maximale tolérée, mais ne dépassant pas 4,5 mg/jour, administrée en trois doses divisées. À la fin de la phase d’entretien de 6 mois, l’amélioration moyenne par rapport à la valeur initiale à la Partie II de l’échelle UPDRS (activités de la vie quotidienne) était de 1,9 dans le groupe ayant reçu dichlorhydrate de pramipexole et de -0,4 dans le groupe placebo. L’amélioration moyenne par rapport à la valeur initiale à la Partie III de l’échelle UPDRS (activité motrice) était de 5,0 pour le groupe ayant reçu dichlorhydrate de pramipexole et de -0,8 pour le groupe placebo. Ces deux différences étaient significatives sur le plan statistique. La dose quotidienne moyenne de dichlorhydrate de pramipexole durant la phase d’entretien était de 3,8 mg/jour.
La différence au niveau de la dose quotidienne moyenne entre les sujets de sexe masculin et les sujets de sexe féminin était inférieure à 10 %. Les patients âgés de plus de 75 ans (N=26) avaient reçu la même dose quotidienne moyenne que les sujets plus jeunes.
Étude no : TR : 7217-95-037
La deuxième étude sur la maladie de Parkinson au stade précoce était une étude à double insu, contrôlée par placebo et à groupes parallèles et évaluait le lien dose-réponse. Elle comportait une phase de dose ascendante de 6 semaines et une phase d’entretien de 4 semaines. Un total de
264 patients a été recruté. Les patients pouvaient recevoir de la sélégiline, des anticholinergiques, de l’amantadine, ou toute combinaison de ces agents, mais ne pouvaient pas recevoir de lévodopa. Les patients étaient répartis au hasard et recevaient une des quatre doses fixes de dichlorhydrate de pramipexole (1,5 mg,3,0 mg, 4,5 mg ou 6,0 mg par jour) ou un placebo. Aucun lien dose-réponse n’a été démontré. Les différences entre les traitements selon les deux parties de l’échelle UPDRS étaient significatives du point de vue statistique en faveur de dichlorhydrate de pramipexole, et ce, pour toutes les doses.
Dans les deux études menées auprès de patients atteints de la maladie de Parkinson au stade précoce, aucune différence en termes d’efficacité n’a été déterminée en fonction de l’âge ni du sexe. La réponse des patients recevant de la sélégiline ou des anticholinergiques était semblable à celle des patients ne recevant pas ces médicaments.
À ce jour, il n’existe aucune donnée comparant dichlorhydrate de pramipexole à la lévodopa.
Études auprès de patients atteints de la maladie de Parkinson au stade avancé Étude no : 248.320
Lors des études sur la maladie de Parkinson au stade avancé, les méthodes principales d’évaluation étaient l’échelle UPDRS et le journal quotidien du patient servant à quantifier les périodes « on » et « off » (sans et avec fluctuations de la motricité).
Les patients (N=181 recevant dichlorhydrate de pramipexole, N=179 recevant le placebo) étaient atteints de la maladie depuis 9 ans en moyenne, avaient reçu de la lévodopa pendant 8 ans en moyenne, recevaient de la lévodopa en concomitance durant l’étude et présentaient des fluctuations de la motricité. Les patients pouvaient également recevoir de la sélégiline, des anticholinergiques, de l’amantadine ou toute combinaison de ces agents. L’étude comportait une phase de dose ascendante de 7 semaines et une phase d’entretien de 6 mois. Les patients traités par dichlorhydrate de pramipexole recevaient une dose initiale de
0,375 mg/jour, dose qui était augmentée progressivement jusqu'à l’obtention d’une dose maximale tolérée n’excédant pas 4,5 mg/jour, administrée en trois doses divisées. À la fin de la période d’entretien de six mois, l’amélioration moyenne par rapport à la valeur initiale à la Partie II de l’échelle UPDRS (activités de la vie quotidienne) était de 2,7 dans le groupe ayant reçu dichlorhydrate de pramipexole et de 0,5 dans le groupe placebo. L’amélioration moyenne à partir de la valeur initiale à la Partie III de l’échelle UPDRS (activité motrice) était de 5,6 pour le groupe ayant reçu dichlorhydrate de pramipexole et de 2,8 pour le groupe placebo. Ces deux différences étaient significatives sur le plan statistique. La dose quotidienne moyenne de dichlorhydrate de pramipexole durant la phase d’entretien était de 3,5 mg/jour. La dose de lévodopa pouvait être réduite en présence de dyskinésies ou d’hallucinations. La dose de lévodopa a dû être réduite chez 76 % des patients recevant dichlorhydrate de pramipexole et 54 % des patients du groupe placebo. En moyenne, le pourcentage de cette réduction était de 27 % dans le groupe dichlorhydrate de pramipexole et de 5 % dans le groupe placebo.
La dose quotidienne moyenne était environ 10 % moins élevée chez les femmes que chez les hommes. Les patients âgés de plus de 75 ans (N=24) ayant reçu durant cette étude ont reçu une dose d’environ 10 % inférieure à celle administrée aux patients plus jeunes.
Le nombre moyen d’heures « off » par jour à l’évaluation initiale était environ 6 heures pour les deux groupes. Durant l’étude, le nombre d’heures « off » pour les patients recevant dichlorhydrate de pramipexole était environ 4 heures, alors que la durée des périodes « off » pour les patients du groupe placebo est restée essentiellement inchangée.
Aucune différence en termes d’efficacité n’a été déterminée en fonction de l’âge ni du sexe.
Syndrome des jambes sans repos
Tableau 10 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour le syndrome des jambes sans repos
| No d’étude | Conception de l’étude | Posologie, voie d’administrati on et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| 248.543 | Essai clinique à répartition aléatoire, à double insu et contrôlé par placebo à dose fixe | La dose initiale de c omprimés de dichlorhydrat e de pramipexole (n=254) était de 0,125 mg/jour, augmentée à l’une de 3 doses assignées au hasard (0,25, 0,50, 0,75 mg/jour) au cours des 3 première semaines de l’étude. Durée de l’étude : 12 semaines | Admis : 345 dichlorhydrate de pramipexole (N=254 analysés) placebo (N=85 analysés) | 55 ans (de 18 à 81 ans) | H et F |
| No d’étude | Conception de l’étude | Posologie, voie d’administrati on et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 248.546 | Essai clinique à répartition aléatoire, à double insu et contrôlé par placebo avec interruption de traitement | Comprimés dichlorhydrat e de pramipexole par voie orale (0,125 mg, 0,25 mg, 0,5 mg ou 0,75 mg) pendant 12 semaines | Dichlorhydrat e de pramipexole (n=78) placebo (n=69) | 55 ans (de 18 à 81 ans) | H et F |
| 248.520 | Essai clinique à répartition aléatoire, à double insu et contrôlé par placebo comparant une dose flexible de dichlorhydrate de pramipexole au placebo | Comprimés dichlorhydrat e de pramipexole par voie orale (0,125 mg, 0,25 mg, 0,5 mg ou 0,75 mg) pendant 6 semaines | N=345 Placebo : 115 (Analysés :114) Pramipexo le : 230 (Analysés : 214) Placebo | 55 ans (de 18 à 81 ans) | H et F |
| 248.515 | Essai clinique à répartition aléatoire, à double insu et contrôlé par placebo comparant 4 doses fixes de dichlorhydrate de pramipexole (0,125 mg, 0,25 mg, 0,5 mg et 0,75 mg) au placebo | Comprimés dichlorhydrat e de pramipexole par voie orale (0,125 mg, 0,25 mg, 0,5 mg ou 0,75 mg) pendant 3 semaines | Admis : 141 Pramipexo le : n=87 Placebo : n=22 (Environ 20 patients ont été randomisés dans chacun des 5 groupes de dose) | 55 ans (de 18 à 81 ans) | H et F |
L’efficacité des comprimés de dichlorhydrate de pramipexole dans le traitement du syndrome des jambes sans repos a été évaluée dans le cadre d’un programme multinational de mise au point du médicament consistant en 4 études à répartition aléatoire, à double insu et contrôlées par placebo. Ce programme comprenait environ 1 000 patients présentant un syndrome des jambes sans repos modéré à grave ; les patients présentant le syndrome des jambes sans repos secondaire à d’autres affections (p. ex., grossesse, insuffisance rénale et anémie) étaient exclus. Tous les patients ont reçu des comprimés de dichlorhydrate de pramipexole (0,125 mg, 0,25 mg, 0,5 mg ou 0,75 mg) ou un placebo une fois par jour 2 à 3 heures avant le coucher. Dans toutes les 4 études, la durée moyenne du syndrome des jambes sans repos était de 4,6 ans (variant de 0 à 56 ans), l’âge moyen était d’environ 55 ans (variant de 18 à 81 ans) et environ 66 % des patients étaient des femmes.
Les deux mesures utilisées pour évaluer l’effet du traitement étaient l’échelle IRLS (International RLS Rating Scale) et l’échelle CGI-I (Clinical Global Impression – Improvement). L’échelle IRLS comprend 10 composantes visant à évaluer la gravité des symptômes sensoriels et moteurs, la perturbation du sommeil, la somnolence diurne et les répercussions sur les activités de la vie quotidienne et l’humeur associée au syndrome des jambes sans repos. La cote varie de 0 à 40, où 0 indique l’absence de symptômes du syndrome des jambes sans repos et 40 la présence des symptômes les plus graves.
L’échelle CGI-I vise à évaluer l’évolution clinique (amélioration globale) à partir d’une échelle de 7 points.
Dans l’étude 248.543, des doses fixes des comprimés de dichlorhydrate de pramipexole ont été comparées à un placebo sur une période de 12 semaines. Au total, 344 patients ont été répartis au hasard de façon égale dans 4 groupes de traitement. Les patients traités par dichlorhydrate de pramipexole (n=254) ont reçu une dose initiale de 0,125 mg/jour qui a été augmentée graduellement à l’une des trois doses choisies au hasard (0,25, 0,50, 0,75 mg/jour) au cours des trois premières semaines de l’étude. L’amélioration moyenne par rapport à la valeur de départ pour ce qui est de la cote totale à l’échelle IRLS et le pourcentage de répondants à l’échelle CGI-I pour chacun des groupes de traitement par comprimés de dichlorhydrate de pramipexole comparativement au placebo sont résumés au Tableau 11.
Tous les groupes de traitement ont démontré une supériorité statistiquement significative comparativement au placebo en ce qui a trait aux deux paramètres d’évaluation. Il n’y avait aucune preuve claire d’une réponse fonction de la dose dans les 3 groupes recevant une dose choisie au hasard.
Tableau 11 – Changements moyens par rapport à la valeur de départ et après 12 semaines aux échelles IRLS et CGI-I
| Dichlorhydra te de pramipexole 0,25 mg | Dichlorhydrate de pramipexole 0,5 mg | Dichlorhydrate de pramipexole 0,75 mg | Dichlorhydrate de pramipexole Total | Placebo | |
|---|---|---|---|---|---|
| Nbre de patients | 88 | 79 | 87 | 254 | 85 |
| Cote IRLS | -13,1 | -13,4 | -14,4 | -13,6 | -9,4 |
| Répondants CGI-I* | 74,7 % | 68 % | 72,9 % | 72 % | 51,2 % |
- * Répondants CGI-I = « grande amélioration » et « très grande amélioration »
L’étude 248.546 était une étude d’interruption du traitement à répartition aléatoire conçue pour démontrer l’efficacité soutenue du pramipexole dans le traitement du syndrome des jambes sans repos après une période de six mois. Les patients présentant le syndrome des jambes sans repos ayant précédemment répondu au traitement par comprimés de dichlorhydrate de pramipexole (dichlorhydrate de pramipexole monohydraté) au cours d’une phase de traitement ouverte de 6 mois
(défini comme ayant obtenu une « très grande amélioration » ou « grande amélioration » à l’échelle GCI-I par rapport à la valeur de départ et une cote à l’échelle IRLS de 15 ou moins) ont été répartis au hasard pour soit continuer à recevoir le traitement actif (n=78) ou un placebo (n=69) pendant 12 semaines. Le paramètre d’évaluation principal de cette étude était le délai avant l’échec thérapeutique, défini comme étant toute aggravation de la cote à l’échelle CGI-I et une cote totale à l’échelle CGI-I supérieure à 15.
Chez les patients ayant répondu au traitement ouvert de six mois avec les comprimés de dichlorhydrate de pramipexole , l’administration du placebo a rapidement entraîné une détérioration de leur état en général et la réapparition des symptômes associés au syndrome des jambes sans repos. À la fin de la période d’observation de 12 semaines, le traitement avait échoué chez 85 % des patients ayant reçu le placebo comparativement à 21 % dans le groupe ayant reçu à l’insu le pramipexole. Cette différence était très significative sur le plan statistique. La majorité des échecs thérapeutiques sont survenus dans les 10 jours suivant la répartition aléatoire. Chez les patients randomisés, la répartition des doses allait comme suit : 7 patients ont reçu la dose de 0,125 mg, 44 la dose de 0,25 mg, 47 la dose de 0,5 mg et 49 la dose de 0,75 mg.
L’étude 248.520 a duré six semaines et visait à comparer une dose flexible de dichlorhydrate de pramipexole au placebo. Dans cette étude, 345 patients ont été répartis au hasard dans un rapport de 2:1 pour recevoir dichlorhydrate de pramipexole ou le placebo. L’amélioration moyenne par rapport à la valeur de départ pour ce qui est de la cote totale à l’échelle IRLS était de -12 pour les patients traités par dichlorhydrate de pramipexole et de -6 pour les patients ayant reçu le placebo. Le pourcentage de répondants à l’échelle CGI-I était de 63 % chez les patients du groupe dichlorhydrate de pramipexole et de 32 % dans le groupe placebo. Les différences entre les groupes étaient statistiquement significatives pour les deux mesures. Chez les patients assignés au groupe dichlorhydrate de pramipexole, la répartition des doses atteintes allait comme suit : 35 patients ont reçu la dose de 0,125 mg, 51 la dose de 0,25 mg, 65 la dose de 0,5 mg et 69 la dose de 0,75 mg.
L’étude 248.515 a duré 3 semaines et visait à comparer 4 doses fixes de dichlorhydrate de pramipexole, soit 0,125 mg, 0,25 mg, 0,5 mg et 0,75 mg à un placebo. Environ 20 patients ont été répartis au hasard dans chacun des 5 groupes de traitement.
L’amélioration moyenne par rapport à la valeur de départ pour ce qui est de la cote totale à l’échelle IRLS et le pourcentage de répondants à l’échelle CGI-I pour chacun des groupes de traitement par comprimés de dichlorhydrate de pramipexole coarativement au placebo sont résumés au Tableau 12. Dans cette étude, il n’y avait aucune différence significative entre le groupe ayant reçu la dose de 0,125 mg et le placebo. En moyenne, les patients du groupe ayant reçu la dose de 0,5 mg se portaient mieux que ceux ayant reçu la dose de 0,25 mg, mais il n’y avait aucune différence entre les groupes ayant reçu la dose de 0,5 mg et de 0,75 mg.
Tableau 12 : Améliorations moyennes par rapport à la valeur de départ et après 3 semaines de la cote aux échelles IRLS et CGI-I (Étude 4)
| Dichlorhydrate de pramipexole 0,125 mg | Dichlorhydra te de pramipexole 0,25 mg | Dichlorhydra te de pramipexole 0,5 mg | Dichlorhydra te de pramipexole 0,75 mg | Dichlorhydra te de pramipexole Total | Placebo | ||
|---|---|---|---|---|---|---|---|
| Nbre de patients | 21 | 22 | 22 | 21 | 86 | 21 | |
| Cote IRLS | -11,7 | -15,3 | -17,6 | -15,2 Dichlorhydra te de pramipexole 0,75 mg | -15,0 Dichlorhydra te de pramipexole Total | -6,2 | |
| Dichlorhydrate de pramipexole 0,125 mg | Dichlorhydra te de pramipexole 0,25 mg | Dichlorhydra te de pramipexole 0,5 mg | Placebo | ||||
| Répondants CGI-I* | 61,9 % | 68,2 % | 86,4 % | 85,7 % | 75,6 % | 42,9 % | |
- * Répondants CGI-I = « grande amélioration » et « très grande amélioration »
Aucune différence en termes d’efficacité attribuable à l’âge ou au sexe n’a été détectée. L’étude ne comprenait pas suffisamment de patients de race autre que la race blanche pour évaluer l’effet de la race.
14.3 Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité de PRAMIPEXOLE (Sivem Produits Pharmaceutiques ULC) et de Mirapex® (Boehringer Ingelheim (Canada) Ltd.), randomisée, bidirectionnelle et croisée, à dose unique (1 x 0,25 mg), a été menée chez des sujets masculins adultes en bonne santé et à jeun. Un résumé des données comparatives de biodisponibilité des 27 sujets qui ont été inclus dans les analyses pharmacocinétiques et statistiques est présenté dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES DE BIODISPONIBILITÉ COMPARÉE
Pramipexole (1 x 0,25 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (pg.h/mL) | 5315,65 5405,09 (18,9) | 4912,01 5012,06 (20,3) | 108,2 | 104,8 – 111,7 |
ASCI (pg.h/mL) | 5683,54 5770,47 (17,9) | 5308,24 5404,06 (19,1) | 107,1 | 103,9 – 110,4 |
Cmax (pg/mL) | 494,53 510,27 (27,5) | 480,66 491,52 (24,4) | 102,9 | 97,0 – 109, 1 |
Tmax3 (hr) | 1,75 (0,50-5,00) | 1,25 (0,50-5,00) | ||
T½ 4 (hr) | 6,96 (18,5) | 6,89 (17,4) | ||
1 PRAMIPEXOLE (dichlorhydrate de pramipexole monohydraté) en comprimés, 0,25 mg (Sivem Produits Pharmaceutiques ULC).
2 MIRAPEX (dichlorhydrate de pramipexole monohydraté) en comprimés de 0,25 mg (Boehringer Ingelheim (Canada) Ltd.).
3 Exprimé en tant que médiane (intervalle) uniquement.
4Exprimé en moyenne arithmétique (%CV) uniquement.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La toxicité aiguë du pramipexole a été examinée chez les souris, les rats et les chiens par suite de l’administration par voie orale et intraveineuse de doses uniques. L’administration de la dose de pramipexole a été suivie d’une période d’observation de 14 jours. Les données comparatives de la létalité sont présentées dans le tableau suivant :
TABLEAU 13 : COMPARAISON DE LA DL50 CHEZ LES DIVERSES ESPÈCES
| Souche | Groupe initial | Voie | Doses (mg/kg) | DL50 approximative (Limites de confiance de 95 %) mg/kg | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Études chez la souris | |||||||||||
| Chbi:NMRI | 5 M, 5 F | Orale | 1 400, 2 000 | M, F : 1 700 | |||||||
| Chbi:NMRI | 5 M, 5 F | Intraveineuse | 100, 125, 160, | M : 155 | |||||||
| 200 | F : 188,3 (151,9 - 194,9) | ||||||||||
| M, F : 168,8 (150,8 - 195,2) | |||||||||||
| Chbi:NMRI | 5 M, 5 F | Intraveineuse | 0, 70, 100 (dans 20 % de PEG) | Dans 20 % de PEG : M : 94,4 F : 87,9 M, F : 90,6 Dans 0,9 % de solution salée : Aucun décès observé, donc aucune détermination possible | |||||||
| 100 (dans 0,9 % | |||||||||||
| de solution | |||||||||||
| salée) | |||||||||||
| Études chez le rat | |||||||||||
| Chbb:THOM | 5 M, 5 F | Orale | 100, 200, 200, 400, 560, 800 | M : >800 F : >548,0 M, F : >809,4 | |||||||
| Souche | Groupe initial | Voie | Doses (mg/kg) | DL50 approximative (Limites de confiance de 95 %) mg/kg | |||||||
| Chbb:THOM | 5 M, 5 F | Intraveineuse | 100, 140, 140, 180, 225 | M, F : 210 | |||||||
| Études chez le chien | |||||||||||
| Chbi:Beagle | 1 M, 1 F | Orale | 0,001, 0,01, 0,1, 1,0 | Non déterminée | |||||||
| Chbi:Beagle | 1 M, 1 F | Intraveineuse | 0,001, 0,003, 0,005, 0,01 | Non déterminée | |||||||
Les symptômes cliniques suivant l’administration de doses aiguës chez les rats et les souri comprenaient l’ataxie, des convulsions, de la dyspnée, de la tachypnée, une motilité réduite, une plus grande nervosité ou une hyperactivité. Chez les chiens, des doses orales et intraveineuses ont provoqué des vomissements fréquents et prolongés.
Toxicité prolongée
Les effets d’une administration prolongée de pramipexole ont été évalués chez le rat, le porc miniature et le singe. Des études définitives sont résumées au Tableau 14.
Tableau 14 : SOMMAIRE DES ÉTUDES DE LONGUE DURÉE ÉVALUANT LA TOXICITÉ
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
|---|---|---|---|---|---|
Rat Crl : (WI) BR | 20 M, 20 F dans le groupe témoin et le groupe de 25 mg/kg 10 M, 10 F dans les autres groupes | Orale, gavage (en solution salée) | 0, 0,5, 4, 25 | 13 semaines avec une période post- traitement de 8 semaines pour les groupes témoins et le groupe de 25 mg/kg | Des morts non prévues sont survenues chez 3 F du groupe témoin, 1 M et 1 F à la dose de 4 mg/kg, 1 M et 1 F à la dose de 25 mg/kg, et chez une femelle mourante à la dose de 0,5 mg/kg. L’incidence et la distribution des morts imprévues n’étaient pas fonction de la dose ni du traitement. Des signes cliniques comprenaient une légère sédation chez les mâles ayant reçu 0,5 mg/kg et une activité spontanée accrue chez tous les autres groupes de traitement. Un gain pondéral réduit et une consommation accrue d’eau ont été |
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
observés chez des mâles à la dose de 4 mg/kg, alors que chez les femelles de ce groupe, on a observé une augmentation de la consommation alimentaire, des taux de cholestérol réduits, une augmentation du poids des ovaires, une réduction du poids de la rate, des augmentations de la taille des corps jaunes | |||||
détectées à l’histologie et une déplétion lipidique dans le cortex surrénalien. Tous les changements notés dans le groupe ayant reçu 4 mg/kg sont survenus à 25 mg/kg. De plus, la consommation d’eau a augmenté chez les mâles, avec une augmentation de la miction correspondante. On a également noté une légère augmentation relative et réversible du taux de granulocytes avec une diminution correspondante des lymphocytes chez les femelles (semaine 13); une diminution du cholestérol sérique, des triglycérides et des phospholipides chez les deux sexes, et des taux réduits d’acides gras sériques chez les mâles.Les femelles ont également présenté une réduction du poids du thymus et une rétention du liquide utérin. Il n’y a eu aucun changement oculotoxique ni changement de l’examen des urines attribuable au traitement. Toutes les manifestations causées par le médicament sont disparues à la fin de la période de récupération de 8 semaines. La CSEO du pramipexole chez les rats était de 0,5 mg/kg/jour pour cette étude. | |||||
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
Rat Chbb:THO M | 20 M, 20 F | Orale, régime alimentaire | 0, 0,5, 3, 15 | 52 semaines | Six morts intercurrentes (2 F du groupe témoin, 2 M du groupe de 0,5 mg/kg; 2 M, 1 F du groupe de 15 mg/kg) et 2 sacrifices d’animaux mourants (1 M du groupe témoin, 1 M du groupe de 15 mg/kg) sont survenus. Les trois animaux ayant reçu la dose élevée sont morts durant ou après la prise de sang. À la dose de 0,5 mg/kg, aucun changement toxique n’a été noté. Les effets pharmacologiques comprenaient une plus grande activité diurne et nocturne, surtout chez les femelles. Chez les femelles, une augmentation de la consommation alimentaire avec une diminution du gain pondéral, une légère réduction du cholestérol sérique et des triglycérides, une légère augmentation du poids des ovaires et une granulocytose relative (aucun n’étant accompagné de changements histopathologiques pertinents) ont été observées. Dans le groupe de 3 mg/kg, les mêmes changements ont été observés, mais à un degré plus intense. Une consommation alimentaire, une réduction du gain pondéral, une légère réduction des triglycérides ont également été observées chez les mâles. Chez les femelles, une légère thrombocytopénie et une légère élévation de la TGPS, de la TGOS, de la PA et de l’urée ont été observées. Le poids des ovaires était légèrement élevé, indiquant une hypertrophie légère à marquée des corps jaunes observée à l’histologie chez 18 animaux sur 20. Chez les femelles seulement, une réduction |
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
significative du poids absolu du thymus et une augmentation non significative du poids des surrénales, sans changement histologique, ont été notées. En même temps qu’une prolifération de l’épithélium glandulaire chez les femelles ayant reçu une dose moyenne ou une dose élevée, la morphologie tubulo- alvéolaire typiquement femelle des glandes mammaires s’est modifiée en profil glandulaire lobulo-alvéolaire typiquement mâle ou lobulo- alvéolaire/tubulo-alvéolaire d’apparence mâle/femelle mélangée. L’activité sécrétoire du profil glandulaire modifié était inaperçue et corroborait les effets d’inhibition de la prolactine du composé. Ces changements reflètent un aspect physiologique du développement mammaire attribuable à un déséquilibre hormonal provoqué par l’effet d’inhibition de la prolactine du pramipexole associé à la durée prolongée du traitement. Les glandes mammaires des rats mâles n’ont pas été touchées. À la dose de 15 mg/kg, tous les changements observés dans le groupe de 3 mg/kg ont été remarqués, à un degré plus prononcé, exception faite de l’augmentation de la consommation alimentaire chez les mâles qui est demeurée à un niveau comparable aux groupes témoins dans le groupe ayant reçu la dose élevée. D’autres observations dans le groupe à dose élevée comprenaient une hémorragie vaginale et une augmentation significative du poids des surrénales chez les femelles; une diminution significative du poids du foie (sans modifications | |||||
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
histologiques) et une dilatation/inclusion œsophagienne chez 2 mâles sur 20. Du point de vue histologique, une pyométrie a été observée plus souvent chez le groupe de 15 mg/kg/jour. Une déplétion des lipides corticosurrénaux et/ou des substances de biréfringence a été détectée chez quelques femelles à la dose de 15 mg/kg. Un examen pharmacologique chronique a révélé une augmentation de l’activité spontanée chez tous les animaux traités (particulièrement prononcée dans les groupes de 3 et de 15 mg/kg), ainsi qu’une augmentation de l’activité nocturne à la dose de 15 mg/kg. Les concentrations plasmatiques moyennes du pramipexole variaient de deux façons. L’augmentation des concentrations plasmatiques fonction de la dose était plus marquée chez les mâles que chez les femelles. Les concentrations plasmatiques aux semaines 26 et 52 étaient plus élevées chez les mâles que chez les femelles à la dose de 15 mg/kg/jour malgré des signes fonction de la dose plus prononcés chez les femelles. La majorité des résultats étaient liés à la dose de 0,5 à 15 mg/kg/jour et correspondaient aux propriétés pharmacologiques des agonistes dopaminergiques. Dans le cadre de l’étude, la CSEO était de 0,5 mg/kg/jour. | |||||
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
Rat Chbb:THO M | 10 M, 10 F | Intraveineu se | 0, 0,2, 1, 10 | 5 | Sept morts intercurrentes ont été observées – 3 M, 1 F à la dose de 0,2 mg/kg ; 1 M, 2 F à la dose de 10 mg/kg. Ces morts n’ont pas été attribuées au traitement par pramipexole. Il n’y a eu aucune différence liée au traitement au niveau de l’incidence de résultats cliniques, de l’ophtalmologie, des paramètres sanguins ni de l’examen des urines. La mesure de l’activité spontanée à la semaine 3 a révélé une augmentation de l’activité durant 4 à 6 heures chez les animaux ayant reçu les doses faibles et les doses moyennes et durant 12 à 15 heures chez les rats ayant reçu les doses élevées. Une diminution de la consommation alimentaire a été observée chez les rats à la dose de 10 mg/kg durant la première semaine de l’étude. Les animaux traités ont démontré une tendance à consommer une quantité supérieure d’aliments. La consommation d’eau a augmenté à la dose de 10 mg/kg. Une diminution du poids de la rate a été observée chez les mâles, et une importance statistique pour les valeurs absolues et relatives a été remarquée uniquement chez le groupe de 1 mg/kg. Une augmentation du poids et de la taille des ovaires et une diminution du poids du thymus ont été observées chez les femelles ayant reçu 10 mg/kg. Aucun changement histopathologique lié au traitement n’a été observé. Chez les femelles ayant reçu 10 |
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
mg/kg, une légère baisse du taux de cholestérol a été remarquée; chez les mâles ayant reçu 10 mg/kg, une diminution du taux de triglycérides et de potassium, ainsi qu’une légère hausse du taux de chlorure ont été notées. En fonction des résultats de cette étude, la CSEO était d’environ 1 mg/kg/jour. | |||||
| Porc Miniature Troll | 3 M, 3 F 6 M, 6 F dans le groupe de 5 mg/kg | Orale, régime alimentaire | 0, 0,3, 1, 5 | 13 Période d’observati on subséquente de 8 semaines | Aucun décès imprévu ne s’est produit durant l’étude. Une ataxie bénigne, des tremblements, une hyperactivité, et une horripilation ont été observés dans tous les groupes de traitement. Des modifications comportementales remarquées une heure après l’administration de doses de 0,3 mg/kg et plus ont été considérées comme étant un effet pharmacodynamique, se produisant de façon régulière seulement au cours des quelques premières semaines de l’étude et s’atténuant après 2 à 4 semaines. Ces signes n’étaient pas fonction de la dose. Une stagnation du gain pondéral a été remarquée chez les animaux traités jusqu'à la 9e semaine de l’étude. Bien que la même quantité d’aliments ait été consommée par les porcs miniatures traités et les groupes témoins, le gain pondéral a nettement diminué. Il est peu probable que l’hyperactivité provoquée par la substance et l’augmentation de la motilité chez les animaux expliquent ce phénomène, puisque les femelles du groupe de rétablissement n’ont démontré aucune augmentation significative du |
| Souche | Groupe initial | Voie | Doses (mg/kg/j) | Durée (semaines) | Résultats |
gain pondéral une fois la dose interrompue. L’atrophie séreuse des tissus adipeux du sillon auriculo-ventriculaire et des cellules adipeuses de la moelle osseuse détectée à l’autopsie et par histopathologie chez les truies et un porc est caractéristique d’animaux présentant une carence alimentaire. Outre une légère élévation de la numération réticulocytaire chez les animaux ayant reçu 5 mg/kg, à la semaine 2, aucun autre changement histopathologique ou lié au traitement n’a été observé. Les ECG (semaines 2, 6, 12) ont révélé une diminution de la fréquence cardiaque 1 et 3 heures après l’ingestion de pramipexole. Ces taux ont diminué de 16 à 35 % (0,3 mg/kg), 17 à 32 % (1 mg/kg) et 12 à 33 % (5 mg/kg) par rapport aux valeurs avant le traitement. Ces changements étaient considérés comme étant un effet pharmacodynamique du composé. Une augmentation de la locomotion causée par le pramipexole et se prolongeant pendant plusieurs heures a été observée chez tous les groupes traités aux semaines 4, 8, 10 et 11. Des examens pharmacologiques chroniques (pression artérielle et fréquence cardiaque) des groupes ayant reçu une dose supplémentaire de 0,3 mg/kg (semaines 1, 5 et 11) ont révélé une baisse de la pression artérielle systolique et diastolique. Aucune CSEO n’a été établie dans le cadre de cette étude |
Un retard au niveau du développement sexuel (c.-à-d. séparation préputiale et ouverture vaginale) a été observé chez les rats. La pertinence de cette observation chez l’humain n’est pas connue.
Rétinopathie chez les rats albinos
Des changements pathologiques (dégénérescence et perte de cellules photoréceptrices) ont été observés au niveau de la rétine de rats albinos lors de l’étude sur le pouvoir carcinogène du pramipexole d’une durée de deux ans. Ces observations ont été faites durant la 76e semaine et étaient fonction de la dose chez les animaux ayant reçu 2 mg/kg/jour (25 rats sur 50, 10 rates sur 50) et 8 mg/kg/jour (44 rats sur 50, 37 rates sur 50). Les valeurs plasmatiques de l’ASC à ces doses étaient 2,5et 12,5 fois plus élevées que l’ASC observée chez les humains à la dose maximale recommandée de 4,5 mg par jour. Des résultats semblables n’ont pas été observés chez les rats du groupe témoin, ni chez les rats recevant 0,3 mg/kg/jour de pramipexole (0,3 fois l’ASC observée chez les humains à la dose de 4,5 mg par jour).
Aucune dégénérescence rétinienne n’a été observée lors d’une étude de deux ans sur le pouvoir carcinogène chez les souris ayant reçu 0,3, 2 ou 10 mg/kg/jour, d’une étude d’un an chez des rats ayant reçu des doses de 0,5, 3 ou 15 mg/kg/jour dans leur alimentation, ni dans toute autre étude menée auprès d’autres espèces.
Des études ont démontré qu’une dose très élevée de pramipexole (25 mg/kg/jour) réduisait le taux de desquamation du disque des cellules photoréceptrices à bâtonnets de la rétine chez des rats albinos ; cette réduction a été associée à la sensibilité accrue de la rétine des rats albinos aux effets nocifs de la lumière. Lors d’une étude comparative, une dégénérescence et une perte de cellules photoréceptrices ont été observées chez des rats albinos après 13 semaines de traitement, à des doses de 25 mg/kg/jour de pramipexole (54 fois la dose clinique la plus élevée selon une base en mg/m) et à la lumière constante (100 lux), mais non chez des rats Brown-Norway exposés à la même dose et à des intensités lumineuses plus élevées (500 lux) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rétinopathie chez les rats albinos).
Tolérance locale
Une dose unique de 100 mg de pramipexole ou des doses répétées de 0,05 % à 0,5 % sur trois jours n’ont pas causé d’irritation oculaire chez des lapins. Des doses de 0,00625 % à 0,5 % administrées à des lapins pendant quatre semaines ont causé une augmentation faible à modérée de la sécrétion conjonctivale et une rougeur isolée bénigne. Aucun lien concentration-effet n’a été établi et les effets ont été entièrement réversibles. Aucun changement histopathologique lié au traitement des manifestations systémiques fonction de la dose n’a été observé.
Une dose unique de 0,5 g de pramipexole appliquée de façon occlusive et semi-occlusive sur la peau intacte de lapins mâles n’a pas causé d’irritation. Des doses répétées de 0,1 g appliquées sur la peau de lapins mâles sous occlusion pendant 24 heures, cinq jours consécutifs, n’ont pas causé d’irritation à la peau intacte, mais ont causé une irritation réversible bénigne à la peau abrasée.
Une solution injectable de pramipexole à 0,1 % injectée par voie paraveineuse dans la veine jugulaire a été tolérée conditionnellement par des rats. Des injections intraveineuses uniques de solution de pramipexole à 0,1 % dans la veine marginale de l’oreille ont été tolérées par des lapins. Des injections intra-artérielles uniques de pramipexole dans l’artère centrale de l’oreille ont été tolérées par des lapins.
Une étude sur la sensibilisation cutanée (test de maximisation) menée à l’aide d’une base de pramipexole chez des cobayes a entraîné une faible probabilité de sensibilisation en fonction de taux de sensibilisation de 25 % (première provocation) et de 20 % (réintroduction du médicament). Une étude sur la sensibilisation cutanée (modification du test de Beuhler) menée auprès de cobayes à l’aide d’une base de pramipexole sous forme d’un timbre CPA n’a révélé aucune probabilité de sensibilisation.
Une solution pour injection de pramipexole à 0,1 % ajoutée à du sang humain citraté fraîchement prélevé n’a eu aucun effet hémolytique.
Génotoxicité :
Lors d’une série standard d’études in vitro et in vivo, le pramipexole s’est avéré non mutagène et non clastogène.
Cancérogénicité :
Des études sur le pouvoir carcinogène du pramipexole d’une durée de deux ans ont été menées chez des souris et des rats. Chez les rats, le pramipexole a été administré dans le régime alimentaire, à des doses de 0,3, 2 et 8 mg/kg/jour. La dose la plus élevée était équivalente à 12,5 fois la dose clinique la plus élevée recommandée (1,5 mg tid) selon des valeurs comparatives de l’ASC. Aucune augmentation significative des tumeurs n’a été observée.
Des adénomes de la cellule interstitielle du testicule ont été observés chez les rats : 13 rats sur 50 du groupe témoin A, 9 rats sur 60 du groupe témoin B, 17 rats sur 50 du groupe ayant reçu 0,3 mg/kg/jour, 22 rats sur 50 du groupe ayant reçu 2 mg/kg/jour, et 22 rats sur 50 du groupe ayant reçu 8 mg/kg/jour. L’hyperplasie de la cellule interstitielle et un nombre plus élevé d’adénomes peuvent s’expliquer par une diminution des concentrations sériques de prolactine causée par le pramipexole, entraînant un ajustement à la baisse du nombre de récepteurs de l’hormone lutéinisante (LH) de la cellule interstitielle des testicules et une élévation compensatoire de la sécrétion de LH par l’hypophyse. Les mécanismes endocriniens relatifs aux rats ne s’appliquent pas aux humains.
Chez les souris, le pramipexole a été administré dans le régime alimentaire, à raison de doses de 0,3, 2 et 10 mg/kg/jour. La dose la plus élevée était équivalente à 11 fois la dose clinique la plus élevée recommandée selon une base de mg/m2. Aucune augmentation significative des tumeurs n’a été observée.
Le pramipexole ne s’est pas avéré mutagène lors d’une batterie de tests in vitro et in vivo, y compris le test d’Ames et le test du micronoyau in vivo chez la souris.
Souris
Des doses de 0,3, 2 ou 10 mg/kg/jour de pramipexole ont été administrées dans le régime alimentaire de souris Chbb:NMRI, 50/sexe/groupe pendant deux ans. Deux groupes témoins ont reçu uniquement des aliments en poudre.
Les concentrations plasmatiques du pramipexole ont augmenté avec les doses accrues de façon presque linéaire ou plus en pente raide que linéaire. En moyenne, les concentrations plasmatiques des femelles étaient plus élevées que celles des mâles.
Aucun effet clinique distinct fonction de la dose n’a été observé à la dose de 0,3 mg/kg/jour, bien que ce groupe ait eu tendance à consommer moins d’aliments que les groupes témoins. Dans les groupes ayant reçu 2 et 10 mg/kg, une diminution du poids corporel et une tendance à la hausse de la consommation d’aliments et d’eau ont été notées. Une augmentation de l’activité spontanée a été observée chez les femelles du groupe recevant 2 mg/kg, et chez les deux sexes du groupe recevant 10 mg/kg.
Les modifications non néoplasiques suivantes ont été observées : incidence accrue des lésions fibro- osseuses prolifératives dans le fémur des femelles traitées, incidence réduite d’atrophie tubulaire dans les testicules des mâles traités. Une augmentation de l’activité hématopoïétique a été notée dans la moelle osseuse du fémur de femelles ayant reçu 2 et 10 mg/kg.
À l’exception d’une diminution non significative des adénomes hépato-cellulaires chez les mâles de tous les groupes de traitement, et des diminutions statistiquement significatives des adénomes corticosurrénaux chez les mâles du groupe de 10 mg/kg et des lymphomes malins chez les femelles ayant reçu 2 et 10 mg/kg, l’incidence des changements néoplasiques était semblable chez les animaux traités et les animaux témoins.
Par conséquent, dans le cadre de l’étude, on n’a pu déterminer aucun effet carcinogène pour le composé à l’étude.
Rat
Des doses de 0,3, 2 ou 8 mg/kg/jour de pramipexole ont été administrées dans le régime alimentaire de rats Chbb:THOM, 50/sexe/groupe pendant deux ans. Deux groupes témoins ont reçu uniquement des aliments en poudre.
Les concentrations plasmatiques de pramipexole ont augmenté presque proportionnellement à la dose.
L’incidence de mortalité (morts imprévues et sacrifices) était semblable pour les groupes traités et les deux groupes témoins.
Une augmentation de l’activité spontanée a été observée chez les femelles du groupe ayant reçu 8 mg/kg. Une diminution du gain pondéral variant de légère à prononcée, fonction de la dose, a été observée dans tous les groupes de traitement, particulièrement chez les femelles. La consommation alimentaire a quelque peu diminué chez les mâles de tous les groupes de traitement, mais a modérément augmenté chez les femelles des groupes recevant 2 et 8 mg/kg.
Une incidence accrue des changements non néoplasiques suivants a été notée : hyperplasie de la cellule interstitielle des testicules des mâles ayant reçu 2 et 8 mg/kg; corps jaunes proéminents et hypertrophiés chez les femelles du groupe recevant 8 mg/kg; des lésions inflammatoires suppuratives chroniques et des hémorragies utérines chez les femelles des groupes recevant 2 et 8 mg/kg; changements au niveau du profil glandulaire normal du parenchyme des glandes mammaires chez les femelles des groupes recevant 2 et 8 mg/kg; une dégénérescence rétinienne chez les mâles et les femelles recevant des doses de 2 et 8 mg/kg; une modification lipidique hépatocellulaire diffuse minime à légère chez les femelles recevant des doses de 2 et 8 mg/kg. Une diminution liée au traitement de l’incidence d’hyperplasie médullaire focale/multifocale des surrénales et des changements kystiques au niveau des glandes mammaires ont été observés chez les femelles recevant des doses de 2 et 8 mg/kg.
Une augmentation statistiquement significative de l’incidence d’adénomes des cellules interstitielles des testicules a été observée chez les mâles des groupes recevant 2 et 8 mg/kg. Une diminution significative des néoplasmes suivants a été observée chez des rats aux doses de 2 et 8 mg/kg : néoplasie des glandes mammaires chez les femelles, adénomes hypophysaires chez les deux sexes, nombre total de néoplasmes primaires chez les femelles. De plus, une diminution de l’incidence de néoplasmes médullaires surrénaliens bénins a été observée chez les femelles aux doses de 0,3, 2 et 8 mg/kg/jour.
Bref, dans le cadre de cette étude, à l’exception de légères diminutions du gain pondéral, aucun effet indésirable lié au médicament, y compris des lésions hyperplasiques/néoplasiques, n’a été observé à la dose la plus faible de 0,3 mg/kg/jour. Par conséquent, la CSEAO était de 0,3 mg/kg/jour.
Toxicologie pour la reproduction et le développement Fertilité et développement embryonnaire précoce
Une dose de 2,5 mg/kg/jour de pramipexole a inhibé le taux d’implantation. Ce résultat semble être dû à l’effet de réduction de la prolactine du pramipexole. La prolactine est une hormone nécessaire à l’implantation et au maintien de la phase précoce de grossesse chez les rates, mais non chez les lapines ni chez les humains. En raison de la perturbation de la grossesse et de la perte prématurée des embryons, le risque tératogène du pramipexole n’a pas pu être évalué de façon adéquate. Chez des lapines gravides, des doses pouvant atteindre 10 mg/kg/jour administrées durant l’organogenèse (concentrations plasmatiques selon l’ASC 71 fois celles observées chez les humains à la dose de 1,5 mg tid) n’ont pas entraîné de manifestations indésirables sur le développement embryo-fœtal. Une inhibition de la croissance post-natale a été observée dans la portée de rates ayant reçu une dose de 0,5 mg/kg/jour de pramipexole durant la dernière partie de la grossesse et pendant l’allaitement.
Des groupes de 24 mâles et 24 femelles de rats Chbb:THOM ont reçu des doses de 0 (excipient), 0,1, 0,5 ou 2,5 mg/kg/jour de pramipexole dans de l’eau distillée. Les mâles ont été traités pendant 10 semaines avant la période d’accouplement et durant la période de copulation ; les femelles ont été traitées pendant 2 semaines avant l’accouplement, durant la période d’accouplement et durant les périodes de gestation et de lactation.
Aucun effet lié au traitement n’a été observé chez les animaux adultes du groupe ayant reçu 0,1 mg/kg/jour. De plus, aucun effet lié au traitement n’a été observé dans la progéniture de ce groupe.
Les rats du groupe de 0,5 mg/kg/jour (surtout les femelles) ont montré des signes cliniques d’une excitation du SNC (agitation et course constante pendant 6 à 7 heures). Les paramètres de consommation alimentaire, de poids corporel, d’accouplement et de gestation n’ont pas été affectés. Une dose de 2,5 mg/kg/jour a provoqué une agitation modérée à intense chez les animaux adultes, agitation associée à un retard temporaire du poids corporel et de la consommation alimentaire. Une inconstance du cycle œstral liée au traitement et/ou une agitation intense observée pendant le traitement dans le groupe ayant reçu 2,5 mg/kg/jour pourraient être associées à la période d’accouplement prolongée et au pourcentage élevé (61 %) de femelles n’étant pas devenues gravides dans ce groupe. Le pourcentage élevé de femelles non gravides peut également s’expliquer par l’inhibition de la sécrétion de prolactine causée par le pramipexole, étant donné que la prolactine est responsable du fonctionnement des corps jaunes et de la réussite de l’implantation.
Dans le groupe ayant reçu 0,5 mg/kg, les paramètres relatifs à la portée du groupe ayant subi une césarienne sont restés inchangés, mais dans le groupe de parturition spontanée, la croissance du poids corporel des ratons a été retardée. Même s’il n’a pas été possible d’évaluer les paramètres relatifs à la portée pour le groupe ayant subi une césarienne à la dose de 2,5 mg/kg (une seule rate a donné naissance à une portée vivante), le poids à la naissance des quelques ratons provenant du groupe de parturition spontanée à la dose de 2,5 mg/kg était inférieur, et le taux de croissance du poids de ce groupe durant l’élevage était encore plus faible que celui du groupe ayant reçu 0,5 mg/kg. Dans les deux groupes, un léger retard dans l’ouverture des yeux a été observé. Les effets observés chez les ratons des groupes de 0,5 et 2,5 mg/kg/jour étaient considérés comme le résultat d’une toxicité maternelle.
Dans le cadre de cette étude, le pramipexole a provoqué une toxicité maternelle à des doses de 0,5 mg/kg/jour et plus. Il n’y a eu aucune indication d’infertilité chez les mâles. Aucun effet tératogène n’a été observé. À l’exclusion d’un retard de gain pondéral et du paramètre de maturation « ouverture des yeux » chez les ratons des groupes ayant reçu les doses modérées et élevées, l’épreuve de fertilité de génération F1 n’a démontré aucune anomalie. La concentration sans effet observable maximale était de 0,1 mg/kg/jour.
En raison du faible taux de conception chez les rats ayant reçu 2,5 mg/kg/jour dans le cadre de l’étude susmentionnée, une deuxième étude de Segment I a été menée. Des doses de 0 (excipient) ou 2,5 mg/kg/jour de pramipexole ont été administrées par voie orale dans de l’eau distillée à des groupes de 24 mâles au moins 9 semaines avant l’accouplement et durant la période d’accouplement, et à des groupes de 24 femelles au moins 2 semaines avant l’accouplement et durant la période d’accouplement et de gestation comme suit : Groupe 0 (témoin recevant l’excipient) : mâles et femelles ayant reçu de l’eau distillée; Groupe 1 (témoin positif) : mâles et femelles ayant reçu 2,5 mg/kg/jour de pramipexole; Groupe 2 : mâles ayant reçu 2,5 mg/kg/jour de pramipexole, femelles ayant reçu de l’eau distillée; et Groupe 3 : mâles ayant reçu de l’eau distillée, femelles ayant reçu 2,5 mg/kg/jour de pramipexole.
Des effets toxiques bénins ont été observés chez les animaux traités (diminution temporaire du gain pondéral chez les mâles, perte pondérale chez les femelles au début de l’étude accompagnée d’une diminution de l’apport alimentaire suivie d’une surcompensation). Les animaux des deux sexes ont réagi par une agitation modérée à intense qui s’est prolongée pendant 8 heures ou plus après l’administration.
Bien que l’accouplement des couples traités et non traités se soit déroulé comme prévu, le nombre et le pourcentage des rates gravides étaient considérablement réduits chez les femelles traitées, peu importe si les partenaires mâles avaient été traités ou non. Le cycle œstral d’environ 50 % des femelles traitées a été prolongé. Un examen microscopique des ovaires provenant des groupes de traitement 1 et 3 a révélé une augmentation de 75 % et de 62,5 % du nombre de corps jaunes, respectivement. Une légère diminution du nombre de follicules ovariens (révélant toutes les étapes d’une folliculogenèse) a été observée. Une diminution significative (p<0,001) de la concentration de prolactine chez les mâles traités et chez huit femelles traitées sur dix suivant l’administration d’une dose de 2,5 mg/kg/jour a été observée. La prolongation du cycle œstral, l’inhibition de la nidation et l’augmentation du nombre de corps jaunes ont été considérées comme une conséquence de la diminution prononcée des concentrations de prolactine. Aucun signe de fœtotoxicité, d’embryotoxicité ni de tératogénicité n’a été remarqué.
Les concentrations plasmatiques notées deux heures après la dernière administration ont indiqué des concentrations de pramipexole de l’ordre de 93 à 236 ng/mL (femelles) et de 134 ng/mL (mâles).
Bref, dans le cadre de cette étude, la diminution de la fertilité chez les femelles était une conséquence évidente de l’administration du pramipexole chez les femelles plutôt que chez les mâles.
Développement embryo-fœtal
Des doses orales de pramipexole de 0 (excipient), 0,1, 0,5 ou 1,5 mg/kg/jour ont été administrées dans de l’eau distillée à des groupes de 36 rates Chbb:THOM entre le 7e et le 16e jour de gestation.
Une stimulation du SNC liée au traitement et une diminution de la consommation alimentaire fonction de la dose ont été observées aux doses de 0,5 et 1,5 mg/kg/jour. Chez la majorité (environ 78 %) des mères ayant reçu la dose élevée (1,5 mg/kg/jour), des résorptions précoces de la portée complète ont été observées. Tous les ratons survivants se sont développés normalement. L’embryotoxicité (résorptions) observée chez les ratons des groupes ayant reçu la dose élevée a été associée à des effets sur le SNC provoqués principalement de manière pharmacodynamique (agitation et augmentation de l’activité spontanée) chez les mères. Bien qu’une dose de 0,5 mg/kg/jour ait également produit des symptômes sur le SNC chez les mères, elle n’a pas causé d’effets embryotoxiques ni fœtotoxiques chez la progéniture. Aucune tératogénicité n’a été notée jusqu'à la dose élevée de 1,5 mg/kg/jour.
Dans le cadre de cette étude, la CSEAO en termes de toxicité maternelle était de 0,1 mg/kg/jour, la CSEAO en termes d’embryotoxicité et de fœtotoxicité était de 0,5 mg/kg/jour, et la CSEAO en termes de tératogénicité était de 1,5 mg/kg/jour.
Des doses orales de pramipexole de 0 (excipient), 0,1, 1 ou 10 mg/kg/jour ont été administrées dans de l’eau distillée à des groupes de 18 lapines Chbb:HM accouplées entre le 6e et le 18e jour de gestation. Les fœtus ont été accouchés par césarienne le 29e jour.
Une excitation et une agitation réversibles après 3 à 4 jours de traitement ont été observées à la dose de 10 mg/kg/jour. Une toxicité maternelle a été notée à la dose de 10 mg/kg/jour (perte pondérale temporaire fonction de la dose ou retard dans le gain pondéral, et mort intercurrente après l’administration de la troisième dose de 10 mg/kg probablement due à un collapsus cardiovasculaire). Aucune embryotoxicité, fœtotoxicité ni tératogénicité n’a été observée.
Dans le cadre de cette étude, la CSEAO en termes de toxicité maternelle était de 1 mg/kg/jour, alors que la CSEAO en termes d’embryotoxicité, de fœtotoxicité et de tératogénicité était de 10 mg/kg/jour.
Développement péri- et postnatal
Des doses orales de pramipexole de 0 (excipient), 0,1, 0,5 ou 1,5 mg/kg/jour ont été administrées dans de l’eau distillée à des groupes de 24 rates Chbb:THOM gravides à partir du 16e jour de gestation et jusqu’au 21e jour de parturition.
La dose plus faible de 0,1 mg/kg/jour a été bien tolérée. Des doses de 0,5 et 1,5 mg/kg/jour ont occasionné une agitation et une hyperactivité importantes, surtout chez les rates allaitant. Une légère toxicité maternelle (diminution de la consommation alimentaire) a été observée chez le groupe ayant reçu la dose de 1,5 mg/kg/jour. Aucun effet sur la durée de la grossesse n’a été observé pour aucune dose.
Lors de la période d’élevage de 3 semaines, durant laquelle les mères ayant reçu les doses de 0,5 et 1,5 mg/kg/jour ont démontré des signes d’agitation considérables, le gain pondéral des ratons de ces groupes était inférieur à celui des témoins, probablement en raison de l’agitation de leurs mères les empêchant de téter. On n’a observé aucune augmentation du taux de mortalité chez les ratons, ni de fœtotoxicité.
Le comportement physiologique des ratons durant la phase d’élevage, ainsi que des différences marginales entre quelques paramètres de comportement et de développement chez les groupes ayant reçu les doses de 0,5 et 1,5 mg/kg/jour, indiquent que malgré l’état considérable d’agitation des mères,la majorité des ratons se sont développés normalement. Seul le poids corporel, lequel était inférieur (à un degré fonction de la dose) à celui des témoins, n’était pas revenu à la normale au moment où la progéniture avait atteint la maturité sexuelle. Bien que le poids des femelles F1 ait été inférieur, aucun effet biologique pertinent sur les paramètres de l’accouplement et de la gestation n’a été observé.
Dans le cadre de cette étude, la CSEO en termes de toxicité maternelle et de développement du fœtus était de 0,1 mg/kg/jour.
17 MONOGRAPHIES DE PRODUITS À L'APPUI
- 1. Pr MIRAPEX® (comprimés de dichlorhydrate de pramipexole, 0,125 mg et 0,25 mg), contrôle de présentation 281270, monographie de produit, Boehringer Ingelheim (Canada) Ltée (20 mars 2024)