


Monographie de produit - Kynmobi
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 Mises en garde et précautions, Hématologie, Anémie hémolytique 12/2022
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Dose recommandée et modification posologique .................................................. 6
4.2.1 Aperçu de la posologie ....................................................................................... 6
4.2.2 Titrage ................................................................................................................ 6
4.2.3 Entretien ............................................................................................................ 7
4.2.4 Reprise et interruption du traitement ............................................................... 7
4.2.5 Populations particulières ................................................................................... 7
4.4 Administration ......................................................................................................... 8
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ....................................................................................... 16
7.1.1 Femmes enceintes ........................................................................................... 16
7.1.2 Allaitement ....................................................................................................... 17
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées .............................................................................................. 17 7.1.5 Insuffisance rénale ........................................................................................... 17
7.1.6 Insuffisance hépatique ..................................................................................... 17
8 EFFETS INDÉSIRABLES .............................................................................................. 17
8.1 Aperçu des effets indésirables ............................................................................... 17
8.2 Effets indésirables observés dans les essais cliniques ........................................... 18
8.3 Effets indésirables moins courants identifiés lors des essais cliniques ................. 20
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives ..................................................................................................... 20
8.5 Effets indésirables observés après la mise en marché .......................................... 20
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 21
9.1 Interactions médicamenteuses graves .................................................................. 21
9.2 Aperçu des interactions médicamenteuses........................................................... 21
9.3 Interactions médicament-comportement ............................................................. 21
9.4 Interactions médicament-médicament ................................................................. 22
9.5 Interactions médicament-aliment ......................................................................... 24
9.6 Interactions médicament-plante médicinale ........................................................ 24
9.7 Interactions médicament-tests de laboratoire ...................................................... 24
10 PHARMACOLOGIE CLINIQUE .................................................................................... 24
10.1 Mode d’action .................................................................................................. 24
10.2 Pharmacodynamie ........................................................................................... 24
10.3 Pharmacocinétique .......................................................................................... 25
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 26
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 27
13 INFORMATION PHARMACEUTIQUE.......................................................................... 27
14 ESSAIS CLINIQUES .................................................................................................... 28
14.1 Conception de l’essai et aspects démographiques de l’étude ........................ 28
14.2 Résultats de l’étude ......................................................................................... 29
15 MICROBIOLOGIE ...................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 30
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
KYNMOBI (chlorhydrate d’apomorphine) est indiqué pour :
le traitement aigu et intermittent des épisodes « off » chez les patients atteints de la maladie de
Parkinson.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du film sublingual d’apomorphine n’ont pas été évaluées chez les patients de moins de 18 ans, et son utilisation n’est pas recommandée chez cette population de patients.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Le profil d’innocuité et l’efficacité du traitement chez les patients âgés de 65 ans et plus sont similaires. La prudence est de mise, car les patients plus âgés ont tendance à présenter une maladie plus longue et plus de comorbidités. Voir la section 7.1.4 Personnes âgées.
2 CONTRE-INDICATIONS
Le chlorhydrate d’apomorphine est contre-indiqué chez les patients :
- Qui présentent une hypersensibilité au chlorhydrate d’apomorphine ou à l’un de ses ingrédients (y compris le métabisulfite de sodium) ou à l’un des composants du contenant (voir 6 FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE). Les patients présentant une sensibilité aux sulfites peuvent présenter diverses réactions de type allergique, y compris des symptômes anaphylactiques et des crises d’asthme potentiellement mortelles. Les patients ayant connu une hypersensibilité ou une réaction allergique à KYNMOBI ne devraient plus prendre KYNMOBI (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire – Hypersensibilité et – Sensibilité aux sulfites).
- Utilisant en concomitance des médicaments de la classe des antagonistes des récepteurs 5-HT3, y compris les antiémétiques (p. ex. l’ondansétron, le granisétron et le palonosétron). On a signalé des cas d’hypotension profonde et de perte de conscience lorsque l’apomorphine sous-cutanée a été administrée avec l’ondansétron. (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Hypotension/Hypotension orthostatique/Syncope et 9.4 Interactions médicament-médicament, Antagonistes des récepteurs 5-HT3).
- Atteints d’insuffisance rénale ou hépatique grave (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Brusques accès de sommeil et de somnolence
Certains patients traités par des agents dopaminergiques, dont l’apomorphine, ont rapporté s’être endormis subitement alors qu’ils se livraient à leurs activités quotidiennes, y compris la conduite d’un véhicule. Cela peut se produire à tout moment (ET NON seulement au début du traitement) et sans signe avant-coureur de somnolence.
Pour obtenir de plus amples renseignements et les instructions à l’intention des patients, voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Brusques accès de sommeil et somnolence.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- KYNMOBI (film soluble de chlorhydrate d’apomorphine) est réservé à une administration sublinguale. KYNMOBI doit être administré en entier. Ne pas couper, mâcher ou avaler. Les patients pourraient avoir besoin de l’assistance d’un aidant pour l’administration, par exemple lors d’un épisode « off » (voir 4.4 Administration).
Une supervision médicale doit être assurée :
- lors des instructions initiales d’administration, afin d’assurer l’utilisation appropriée du film sublingual par le patient et/ou l’aidant (voir 4.4 Administration et Renseignements sur le médicament pour le patient, Mode d’emploi); et
- lors de l’instauration du traitement et du titrage de la dose, pour surveiller la réponse et les effets secondaires, en particulier chez les patients qui présentent des antécédents d’hypotension ou de maladie cardiovasculaire, qui prennent actuellement des médicaments antihypertenseurs, ou qui sont atteints d’insuffisance rénale et/ou hépatique. (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 4.2.5 Populations particulières).
Prétraitement antiémétique : On peut envisager un prétraitement concomitant par un antiémétique (p. ex. la dompéridone) pour réduire le risque de nausées et de vomissements (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal, Nausées et vomissements).
- Le traitement par antiémétique peut être instauré jusqu’à trois jours avant la dose initiale du film sublingual d’apomorphine. La dose et la durée du traitement antiémétique concomitant doivent être conformes aux recommandations posologiques pour l’antiémétique et la nécessité d’un traitement concomitant doit être réévaluée régulièrement.
- L’utilisation concomitante d’apomorphine et de médicaments de la classe des antagonistes des récepteurs 5-HT3, y compris les antiémétiques, est contre-indiquée. (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Insuffisance rénale et/ou hépatique (voir 4.2.5 Populations particulières) :
- Contre-indiqué chez les patients atteints d’insuffisance grave
- Non recommandé chez les patients atteints d’insuffisance modérée
4.2 Dose recommandée et modification posologique
4.2.1 Aperçu de la posologie
Chaque dose de film sublingual d’apomorphine est dissoute sous la langue, au besoin, pour le traitement intermittent aigu des épisodes « off ». (voir les détails ci-dessous, dans les sections 4.2.2 Titrage; 4.2.3 Entretien; et 4.2.4 Reprise et interruption du traitement).
Dose :
- La dose de départ est de 10 mg. Instaurer quand le patient est dans un état « off » et surveiller.
- Ajuster la dose lors de l’épisode « off » suivant, par paliers de 5 mg, selon la tolérabilité et la réponse.
- Intervalle de la dose thérapeutique : 10 mg à 30 mg par dose.
- Maintenir la dose tolérable la plus faible procurant une réponse efficace.
- La dose quotidienne totale ne doit pas dépasser 90 mg.
Fréquence des doses :
- Administrer un film par épisode « off ». Ne pas administrer une autre dose pendant le même épisode même si la réponse est moins qu’optimale.
- Les doses (de deux épisodes distincts) doivent être administrées à au moins deux heures d’intervalle.
- Ne pas administrer plus de 5 films par jour. La fréquence moyenne d’administration dans le cadre des études cliniques était d’environ 2 fois par jour.
- Interrompre le traitement lorsqu’il n’est plus efficace ou qu’il est associé à des effets indésirables importants.
Reprise du traitement :
- Contre-indiquée si l’interruption du traitement était due à une réaction d’hypersensibilité.
- N’est pas recommandée si l’interruption du traitement était due à des effets indésirables buccaux.
- Si le traitement a été interrompu pour des raisons autres que l’innocuité, reprendre le traitement à la dernière dose d’entretien précédemment établie.
4.2.2 Titrage
Le fil sublingual d’apomorphine doit être ajusté pour obtenir une réponse et une tolérabilité optimales avant de commencer le traitement d’entretien. La dose de départ recommandée du film sublingual d’apomorphine est de 10 mg. Commencer par une augmentation de 10 mg quand les patients sont dans un état « off ». Dans des études cliniques portant sur KYNMOBI, l’état « off » a été atteint en demandant aux patients de ne pas prendre leur dose habituelle du matin de carbidopa/lévodopa ou de tout autre médicament d’appoint pour la maladie de Parkinson, et de prendre leur dernière dose de carbidopa/lévodopa et de tout autre médicament d’appoint contre la maladie de Parkinson au plus tard à minuit la veille.
Si le patient tolère la dose, mais ne répond pas adéquatement (c.-à-d. qu’il ne passe pas à l’état « on »), on doit aviser le patient de reprendre le médicament habituel contre la maladie de Parkinson. Continuer à augmenter la dose du film sublingual d’apomorphine sous supervision médicale, généralement dans les 3 jours, à la prochaine période « off » observée.
Continuer à augmenter la dose de cette façon en incréments de 5 mg jusqu’à ce qu’une dose efficace et tolérable soit atteinte, jusqu’à 30 mg (voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
4.2.3 Entretien
Après les instructions et le titrage initial, le patient maintient la dose établie pour gérer les épisodes « off » à la maison. Les patients qui ne peuvent pas s’auto-administrer le film sublingual d’apomorphine pourraient avoir besoin de l’assistance d’un aidant.
Si l’administration d’une dose unique du film sublingual d’apomorphine se révèle inefficace pour traiter une période « off », une deuxième dose ne doit pas être administrée durant cet épisode. L’efficacité et l’innocuité de l’administration d’une deuxième dose au cours d’un même épisode « off » n’ont pas été étudiées.
Ne pas administrer une dose subséquente du film sublingual d’apomorphine pour un nouvel épisode « off » moins de 2 heures après la prise de la dose précédente.
La dose de traitement peut nécessiter un ajustement pendant la période d’entretien, qui doit être effectué sous surveillance médicale. Les patients doivent continuer d’être traités par la dose efficace la plus faible du film sublingual d’apomorphine qui offre un équilibre raisonnable et optimal entre la réponse et la tolérabilité.
4.2.4 Reprise et interruption du traitement
Les patients qui ont subi une interruption du traitement pour des raisons non liées à l’innocuité peuvent reprendre la dose d’entretien précédemment déterminée lors du titrage.
La réintroduction du film sublingual d’apomorphine n’est généralement pas recommandée après l’interruption du traitement en raison d’un effet indésirable oral, car celui-ci peut réapparaître et être plus grave que lors de sa manifestation initiale. La réintroduction du film sublingual d’apomorphine est contre-indiquée si le traitement a été interrompu en raison d’une réaction d’hypersensibilité locale ou systémique de toute gravité, car elle pourrait déclencher une réaction plus sérieuse et plus grave.
Le traitement doit être interrompu lorsque le chlorhydrate d’apomorphine n’est plus efficace ou est associé à des effets indésirables importants. Avant l’interruption du traitement, les patients doivent être informés des symptômes potentiels de sevrage, puis surveillés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Syndrome de sevrage des agonistes de la dopamine [SSAD]).
4.2.5 Populations particulières
Enfants (< 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique. Patients atteints d’insuffisance rénale
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale légère qui prennent KYNMOBI. L’apomorphine n’est pas recommandée chez les patients atteints d’insuffisance rénale modérée à moins que les bienfaits ne l’emportent sur les risques potentiels. L’utilisation d’apomorphine chez les patients atteints d’insuffisance rénale grave est contre-indiquée (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique, Populations particulières, Insuffisance rénale).
Patients atteints d’insuffisance hépatique
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique légère qui prennent KYNMOBI. L’apomorphine n’est pas recommandée chez les patients atteints d’insuffisance hépatique modérée à moins que les bienfaits ne l’emportent sur les risques potentiels. L’utilisation d’apomorphine chez les patients atteints d’insuffisance hépatique grave est contre-indiquée (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique, Populations particulières, Insuffisance hépatique).
4.4 Administration
Le film soluble d’apomorphine est indiqué pour l’administration sublinguale seulement et doit être administré en entier. Il se désintègre après environ 3 minutes. Les patients ne doivent pas couper, mâcher ou avaler le film.
Le patient doit être adéquatement informé sur la façon d’utiliser les films sublinguaux d’apomorphine pour assurer une administration adéquate et une utilisation appropriée (voir la section Renseignements sur le médicament pour le patient, Mode d’emploi). Lorsque les symptômes « off » du patient sont susceptibles d’interférer avec l’auto-administration, un aidant doit également être adéquatement informé, en particulier pour les patients ayant des déficits moteurs importants et ayant besoin d’aide.
5 SURDOSAGE
Dans des études cliniques regroupées (n = 556) sur le film sublingual KYNMOBI (chlorhydrate d’apomorphine), aucun cas de surdosage n’a été observé. Il n’existe aucun antidote connu en cas de surdosage d’apomorphine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Sublinguale | Film soluble/ 10 mg, 15 mg, 20 mg, 25 mg, 30 mg / | EDTA disodique dihydraté colorant (bleu F.C.F. n° 1, en granules, 05603) glycérol (naturel) monostéarate de glycérol (Imwitor 491) hydroxyéthylcellulose (Natrosol 250G Pharm) hydroxypropylcellulose (Nisso HPC-SSL) | ||
Le film sublingual KYNMOBI (chlorhydrate d’apomorphine) est un film simple de forme rectangulaire et de couleur bleue à vert, marqué d’un numéro de couleur blanche indiquant la concentration (p. ex., « 10 » signifie 10 mg). KYNMOBI est offert en concentrations de 10 mg, 15 mg, 20 mg, 25 mg et 30 mg. Chaque film soluble est emballé individuellement dans un sachet d’aluminium scellé.
Les films sont présentés dans des boîtes de 30 films ou de 2 films.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
- Brusques accès de sommeil et de somnolence
Généralités
Chutes
Les patients atteints de la maladie de Parkinson sont particulièrement prédisposés aux chutes en raison d’une instabilité posturale sous-jacente, d’une atteinte de la motricité automatique potentielle et du risque de syncope causé par les effets hypotensifs des médicaments utilisés pour traiter la maladie de Parkinson, y compris les agonistes dopaminergiques comme l’apomorphine (voir 10 PHARMACOLOGIE CLINIQUE).
Au cours de la phase de titrage de l’essai clinique contrôlé, des chutes ont été signalées comme des effets indésirables chez 4 % des patients traités par KYNMOBI. Pendant la phase d’entretien de l’essai clinique contrôlé, on a observé des manifestations pouvant être considérées comme des chutes chez 6 % des patients traités par KYNMOBI par rapport à 2 % des patients recevant le placebo.
Complications fibreuses
Des cas de fibrose rétropéritonéale, d’infiltration pulmonaire, d’épanchement pleural, d’épaississement pleural et de valvulopathie cardiaque ont été rapportés chez certains patients traités avec des agents dopaminergiques dérivés de l’ergot. Bien que ces complications puissent disparaître à l’arrêt du traitement, la guérison n’est pas toujours complète. Bien que de tels effets indésirables soient soupçonnés d’être liés à la composante ergoline de ces agonistes dopaminergiques, on ignore s’ils peuvent se produire avec des agonistes dopaminergiques non dérivés de l’ergot, comme l’apomorphine.
| chlorhydrate d’apomorphine | maltodextrine (M180) (-)-menthol (cristaux d’Emprove®) chlorhydrate de pyridoxine hydroxyde de sodium métabisulfite de sodium sucralose encre blanche (ammoniac, alcool butylique, alcool déshydraté, alcool isopropylique, hydroxyde de potassium, propylèneglycol, gomme laque et dioxyde de titane) |
Cardiovasculaire
Hypotension, hypotension orthostatique et syncope
Les agonistes dopaminergiques, incluant l’apomorphine, peuvent entraîner une hypotension orthostatique ou une hypotension en tout temps. Les patients atteints de la maladie de Parkinson peuvent également présenter une hypotension orthostatique. Pour ces raisons, une surveillance des signes et des symptômes d’hypotension orthostatique peut être indiquée chez les patients atteints de la maladie de Parkinson qui sont traités par apomorphine, particulièrement les patients qui présentent des antécédents d’hypotension ou de maladie cardiovasculaires ou qui prennent actuellement un antihypertenseur. Les patients doivent être avisés de ce risque (voir également 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Chutes).
Au cours de la phase de titrage de l’essai clinique contrôlé, la syncope, la présyncope, l’hypotension ou l’hypotension orthostatique ont été signalées comme des effets indésirables chez 4 % des patients. Pendant la phase d’entretien de l’essai clinique contrôlé, la syncope, la présyncope, l’hypotension ou l’hypotension orthostatique ont été signalées comme des effets indésirables chez 2 % des patients traités par KYNMOBI, comparativement à 0 % des patients ayant reçu le placebo.
Dans le cadre de l’essai clinique contrôlé, 43 % des patients traités par KYNMOBI et 36 % des patients ayant reçu un placebo ont présenté une réduction de 20 mm Hg ou plus de la tension artérielle systolique en position debout par rapport à la position couchée ou assise, ou une réduction de 10 mm Hg ou plus de la tension artérielle diastolique en position debout par rapport à la position couchée ou assise.
Dans des études cliniques regroupées (n = 556), de 2 à 3 % des patients traités par KYNMOBI ont présenté une hypotension et/ou une hypotension orthostatique.
Dans les études cliniques regroupées, 0,4 % des patients traités par KYNMOBI (n = 556) pendant le titrage et 2 % pendant le traitement d’entretien (n = 408) ont présenté une syncope.
Les effets hypotenseurs de l’apomorphine. peuvent être amplifiés par l’utilisation concomitante d’alcool, d’antihypertenseurs et de vasodilatateurs (particulièrement les nitrates). Les patients doivent éviter de consommer de l’alcool lorsqu’ils prennent de l’apomorphine. (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il faut surveiller l’hypotension et l’hypotension orthostatique chez les patients qui prennent de l’apomorphine. en concomitance avec des antihypertenseurs et/ou des vasodilatateurs (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Ischémie cardiaque et cérébrale
Il a été démontré que l’apomorphine réduit la tension artérielle systolique et diastolique au repos et peut causer ou exacerber une ischémie coronarienne et/ou cérébrale chez des patients atteints ou non d’une maladie cardiovasculaire et cérébrovasculaire connue. Avant d’entreprendre le traitement par apomorphine, on doit évaluer les patients présentant des antécédents de maladie cardiovasculaire afin de déterminer la pertinence du traitement. Les médecins prescripteurs devraient réévaluer l’utilisation continue d’apomorphine chez les patients développant des signes ou symptômes d’ischémie coronarienne ou cérébrale.
Dans le cadre de l’essai clinique contrôlé, un patient traité par KYNMOBI (n = 54) a présenté un arrêt cardiaque fatal. Dans les études cliniques regroupées (n = 408), les syndromes coronariens aigus (y compris un infarctus du myocarde et un angor) ont été peu fréquents.
Nitroglycérine
La prudence est de mise lors de l’utilisation de l’apomorphine chez les patients qui reçoivent une ordonnance de nitroglycérine. Les patients prenant de l’apomorphine doivent s’allonger avant et après la prise de nitroglycérine sublinguale. Dans une étude menée auprès de participants en bonne santé, l’effet hypotensif de l’apomorphine sous-cutanée sur la tension artérielle systolique et diastolique a été exacerbé par l’utilisation concomitante d’alcool ou de nitroglycérine sublinguale (0,4 mg). Une étude similaire n’a pas été réalisée avec KYNMOBI.
Allongement de l’intervalle QTc
KYNMOBI est associé à un allongement de l’intervalle QTc (voir 10.2 Pharmacodynamique, Allongement de l’intervalle QTc). De nombreux médicaments qui causent un allongement de l’intervalle QTc sont soupçonnés d’augmenter le risque de torsade de pointes.
La torsade de pointes est une tachyarythmie ventriculaire polymorphique. En général, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou ressentie par le patient comme un étourdissement, des palpitations, une syncope ou des convulsions. En cas de persistance, la torsade de pointes peut évoluer vers la fibrillation ventriculaire et la mort cardiaque subite.
Il faut être particulièrement prudent lors de l’administration de KYNMOBI aux patients qui sont soupçonnés d’être exposés à un risque accru de torsade de pointes pendant le traitement par un médicament prolongeant l’intervalle QTc. Dans la population générale, les facteurs de risque de torsades de pointes comprennent, sans s’y limiter : le fait d’être une femme, l’âge avancé (≥ 65 ans); un intervalle QTc déjà plus long que la normale; la présence de variantes génétiques ayant un effet sur les canaux ioniques cardiaques ou les protéines régulatrices, particulièrement le phénotype du syndrome du QT long congénital; les antécédents familiaux de mort subite d’origine cardiaque survenue avant l’âge de 50 ans; les cardiopathies (p. ex., ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, hypertrophie ventriculaire gauche, cardiomyopathie, maladie du système de conduction); les antécédents d’arythmie (surtout arythmie ventriculaire, fibrillation auriculaire ou conversion rapide de la fibrillation auriculaire); les déséquilibres électrolytiques (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou les troubles menant à des déséquilibres électrolytiques (p. ex., troubles alimentaires); la bradycardie (moins de 50 battements par minute); les accidents neurologiques aigus (p. ex., hémorragie cérébrale ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien); et le diabète.
Lorsque des médicaments qui prolongent l’intervalle QTc sont prescrits, les professionnels de la santé doivent conseiller leurs patients à propos de la nature et des répercussions des changements de l’ECG, des maladies sous-jacentes et des troubles considérés comme des facteurs de risque, des interactions médicament-médicament démontrées et prévues, des symptômes évocateurs d’arythmie, des stratégies de gestion des risques et d’autres renseignements pertinents à l’utilisation du médicament.
Valvulopathie cardiaque
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Complications fibreuses concernant les cas de valvulopathie cardiaque.
Dépendance/Tolérance
L’expérience clinique avant la commercialisation de KYNMOBI n’a révélé aucune tendance au syndrome de sevrage ou aux conduites toxicophiles.
Toutefois, de rares cas d’abus de médicaments contenant de l’apomorphine ou de la lévodopa ont été signalés après la commercialisation. En général, ces rapports concernent des patients ayant augmenté les doses de médicaments afin d’obtenir un état euphorique.
Conduite de véhicules et utilisation de machines
Conseiller aux patients de faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Brusques accès de sommeil et somnolence).
Gastro-intestinal
Irritation de la muqueuse buccale
Pendant la phase de titrage de l’essai clinique contrôlé, une douleur ou une paresthésie des tissus mous oraux ont été signalées comme des effets indésirables chez 2 % des patients traités par KYNMOBI. Pendant la phase d’entretien de l’essai clinique contrôlé, une douleur ou une paresthésie des tissus mous oraux ont été signalées comme des effets indésirables chez 13 % des patients traités par KYNMOBI, comparativement à 2 % des patients ayant reçu le placebo.
En général, les irritations indésirables des muqueuses buccales étaient légères à modérées et ont généralement disparu avec l’arrêt du traitement.
La réintroduction du film sublingual d’apomorphine n’est généralement pas recommandée après l’interruption du traitement, car ces effets indésirables buccaux peuvent réapparaître et être plus graves que lors de leur manifestation initiale.
Des effets indésirables d’hypersensibilité buccaux peuvent également survenir pendant le traitement par le film sublingual d’apomorphine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Hypersensibilité).
Nausées et vomissements
L’apomorphine peut causer des nausées et des vomissements lorsqu’elle est administrée aux doses recommandées (voir 8.2 Effets indésirables observés dans les essais cliniques). On peut envisager un traitement par un antiémétique (p. ex. la dompéridone) pour réduire le risque de nausées et de vomissements (voir 4.1 Considérations posologiques).
Les antagonistes des récepteurs de la 5-HT3, dont les antiémétiques (par exemple, l’ondansétron, le granisétron, et le palonosétron) sont contre-indiqués (voir 2 CONTRE-INDICATIONS) et 9.4 Interactions médicament-médicament, Antagonistes des récepteurs 5-HT3).
Les antiémétiques à actions antidopaminergiques centrales (p. ex., l’halopéridol, la chlorpromazine, la prométhazine et la prochlorpérazine) ont le potentiel d’aggraver les symptômes chez les patients atteints de la maladie de Parkinson et sont donc à éviter.
Hématologique
Anémie hémolytique
Des cas d’anémie hémolytique nécessitant une hospitalisation ont été signalés avec l’administration d’apomorphine après la commercialisation du produit. Plusieurs des cas signalés montraient des résultats positifs au test direct à l’antiglobuline (test de Coombs), suggérant possiblement une hémolyse à médiation immunitaire. On a signalé des cas d’anémie grave, d’angine de poitrine et de dyspnée avec une anémie hémolytique. Certains patients ont été traités avec des glucocorticoïdes à dose élevée ou des transfusions sanguines. L’anémie hémolytique peut apparaître à tout moment après le traitement par l’apomorphine. Si un patient présente une anémie pendant qu’il prend le film sublingual d’apomorphine, envisagez un bilan exploratoire pour une anémie hémolytique. En cas d’anémie hémolytique, envisagez l’arrêt du traitement par l’apomorphine.
Immunitaire
Hypersensibilité
Une enflure des tissus mous oraux (lèvres, langue, gencive et bouche) a été signalée comme un effet indésirable chez 15 % des patients traités par KYNMOBI pendant la phase d’entretien de l’étude clinique contrôlée (n = 54), comparativement à 0 % des patients ayant reçu le placebo; 11 % des patients ont abandonné KYNMOBI en raison de cet événement.
Une enflure du visage, le syndrome d’allergie orale, une hypersensibilité ou de l’urticaire ont été signalés comme des effets indésirables chez 6 % des patients traités par KYNMOBI pendant la phase d’entretien de l’étude clinique contrôlée (n = 54), comparativement à 0 % des patients ayant reçu le placebo; 4 % des patients ont abandonné KYNMOBI en raison de cet événement.
On ignore si ces événements sont liés à l’apomorphine, au métabisulfite de sodium ou à un autre excipient de KYNMOBI.
Une fois qu’une réaction d’hypersensibilité a été déterminée avec ou sans réactions d’hypersensibilité systémiques, le film sublingual d’apomorphine doit être interrompu. Chez ces patients, le film sublingual d’apomorphine ne doit pas être réintroduit, car la réaction est susceptible de s’aggraver (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal, Irritation de la muqueuse buccale).
Sensibilité aux sulfites
KYNMOBI contient du métabisulfite de sodium, une substance qui peut provoquer des réactions de type allergique caractérisées par des symptômes anaphylactiques et des crises d’asthme potentiellement mortelles ou moins graves chez certaines personnes prédisposées. La prévalence globale de la sensibilité aux sulfites est estimée à 1 % dans la population générale et à 5 % dans les populations asthmatiques.
Neurologique
Brusques accès de sommeil et de somnolence
Certains patients traités par des agents dopaminergiques ont rapporté s’être endormis subitement alors qu’ils se livraient à leurs activités quotidiennes, y compris la conduite d’un véhicule, ce qui a parfois provoqué des accidents.
Les médecins devraient mettre en garde leurs patients au sujet des cas rapportés de brusques accès de sommeil en se rappelant que ces épisodes NE SURVIENNENT PAS uniquement au début du traitement. Les patients doivent aussi savoir que ces cas de brusques accès de sommeil sont survenus sans signe avant-coureur. Le patient qui éprouve de la somnolence ou subit un brusque accès de sommeil doit consulter immédiatement son médecin.
Jusqu’à ce qu’on en sache davantage sur la prise en charge de cette manifestation indésirable grave et imprévisible, il faut aviser les patients de ne pas conduire ou effectuer des tâches exigeant de la vigilance (p. ex., l’utilisation de machines), pour éviter de s’exposer et d’exposer les autres à un risque de blessure grave ou de mort. Une substitution par d’autres agonistes de la dopamine peut ne pas soulager ces symptômes, car des épisodes d’accès de sommeil pendant qu’ils se livraient à des activités de la vie quotidienne ont également été signalés chez des patients qui prenaient ces produits. Même si une réduction de la dose permet clairement de réduire le degré de somnolence, il n’y a pas suffisamment de données pour déterminer si une réduction de la dose éliminera les épisodes de brusques accès de sommeil durant les activités de la vie quotidienne.
À l’heure actuelle, on ignore la cause exacte de cette manifestation. On sait que de nombreux patients atteints de la maladie de Parkinson subissent des altérations de l’architecture du sommeil, ce qui entraîne une somnolence diurne excessive ou un assoupissement spontané, et que les agents dopaminergiques peuvent également provoquer la somnolence.
Données des essais cliniques : Au cours de la phase de titrage de l’essai clinique contrôlé (n = 141), la somnolence a été signalée comme un effet indésirable chez 11 % des patients traités par KYNMOBI. Pendant la phase d’entretien de l’essai clinique contrôlé (n = 54), la somnolence a été signalée comme un effet indésirable chez 13 % des patients traités par KYNMOBI, comparativement à 2 % des patients ayant reçu le placebo.
Dans les études cliniques regroupées, 11 % des patients traités par KYNMOBI pendant le titrage (n = 556) et 9 % pendant le traitement d’entretien (n = 408) ont présenté de la somnolence (voir 8.2 Effets indésirables observés dans les essais cliniques).
Dyskinésie
L’apomorphine peut causer une dyskinésie ou exacerber une dyskinésie préexistante.
Au cours de la phase de titrage de l’essai clinique contrôlé (n = 141), la dyskinésie a été signalée comme un effet indésirable chez 1 % des patients traités par KYNMOBI. Pendant la phase d’entretien de l’essai clinique contrôlé (n = 54), la dyskinésie n’a pas été signalée comme un effet indésirable chez les patients traités par KYNMOBI, comparativement à 2 % des patients ayant reçu le placebo.
Dans les études cliniques regroupées, 3 % des patients traités par KYNMOBI pendant le titrage (n = 556) et 5 % pendant le traitement d’entretien (n = 408) ont signalé une dyskinésie ou une aggravation de dyskinésie. Dans les études cliniques regroupées, 0 % des patients traités par KYNMOBI pendant les phases de titrage et 1 % pendant les phases d’entretien s’est retiré des études en raison de dyskinésies.
Syndrome neuroleptique malin
On a signalé un complexe symptomatique ressemblant au syndrome neuroleptique malin (caractérisé par une température élevée, une rigidité musculaire, une altération de la conscience et une instabilité autonome), sans autre étiologie évidente, en association avec une réduction rapide de la dose, un retrait ou des changements d’autres traitements antiparkinsoniens. Le film sublingual d’apomorphine peut toutefois être interrompu sans diminution progressive. Après l’interruption, il peut être réinstauré, à moins que l’interruption ait été le résultat d’une réaction d’hypersensibilité.
Syndrome de sevrage des agonistes de la dopamine (SSAD)
Un syndrome de sevrage du médicament a été signalé lors de la diminution progressive ou après l’arrêt des agonistes de la dopamine. Les symptômes de sevrage ne répondent pas à la lévodopa et peuvent comprendre l’apathie, l’anxiété, la dépression, la fatigue, la transpiration, les crises de panique, l’insomnie, l’irritabilité et la douleur. Le syndrome a été signalé chez des patients qui ont développé ou n’ont pas développé de troubles de contrôle des impulsions. Avant l’interruption du traitement, les patients doivent être informés des symptômes potentiels de sevrage et surveillés de près pendant la diminution progressive et après l’interruption. En cas de symptômes de sevrage grave, une nouvelle administration temporaire d’apomorphine à la dose efficace la plus faible pour prendre en charge ces symptômes peut être envisagée.
Ophtalmologique
Pathologie rétinienne chez les rats albinos
Dans une étude de cancérogénicité de deux ans où de l’apomorphine a été administrée par voie sous-cutanée à des rats albinos, une atrophie de la rétine a été observée pour toutes les doses évaluées (jusqu’à 0,8 mg/kg/jour et 2 mg/kg/jour chez les mâles et les femelles respectivement, moins que la dose maximale recommandée chez l’humain (DMRH) de 20 mg/kg/jour en fonction de la surface corporelle [mg/m2]). Une atrophie/dégénérescence rétinienne a été observée chez les rats albinos traités durant une longue période par d’autres agonistes dopaminergiques (généralement pendant des études de cancérogénicité de deux ans). Aucune anomalie touchant la rétine n’a été constatée au cours d’une étude de 39 semaines sur la toxicité de l’apomorphine administrée par voie sous-cutanée durant laquelle des singes ont reçu des doses jusqu’à 1,5 mg/kg/jour, soit une dose similaire à la DMRH calculée en fonction de la surface corporelle (mg/m2). La portée clinique de l’observation faite chez les rats n’a pas été établie mais le risque ne peut être écarté en raison de l’éventuelle perturbation d’un mécanisme présent chez tous les vertébrés (c.-à-d. la régénération des disques).
Psychiatrique
Hallucinations et comportements de type psychotique
L’apomorphine ne doit pas être envisagée pour les patients atteints d’un trouble psychotique majeur, à moins que les bienfaits éventuels l’emportent sur les risques et les incertitudes. Par ailleurs, certains médicaments utilisés pour traiter la psychose pourraient aggraver les symptômes parkinsoniens et réduire l’efficacité de l’apomorphine (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients qui présentent des symptômes psychotiques pendant le traitement par l’apomorphine doivent être évalués sur le plan clinique et le traitement doit être poursuivi uniquement si les bienfaits cliniques l’emportent sur le risque.
Pendant la phase d’entretien de l’étude clinique contrôlée (n = 54), les hallucinations, les délires, la désorientation ou la confusion ont été signalés comme des effets indésirables chez 6 % des patients traités par KYNMOBI, comparativement à 2 % des patients ayant reçu le placebo. Aucun patient n’a développé d’hallucinations ou de comportements de type psychotique pendant la phase de titrage (n = 141).
Dans des études cliniques regroupées, 0,2 % des patients traités par KYNMOBI pendant les phases de titrage (n = 556) et 4 % pendant les phases d’entretien (n = 408) ont eu des hallucinations et/ou un comportement de type psychotique. Les événements survenus pendant le traitement d’entretien étaient considérés comme graves pour deux patients, dont l’un a abandonné l’étude.
Troubles du contrôle des impulsions
Des troubles du contrôle des impulsions, y compris des comportements compulsifs comme des envies intenses de jouer, une augmentation des pulsions sexuelles, de l’envie de dépenser sans compter, un accès hyperphagique, une compulsion alimentaire, des punissements et/ou d’autres compulsions intenses ont été signalés chez des patients atteints de la maladie de Parkinson et du syndrome des jambes sans repos traités par des agonistes de la dopamine. Comme les patients ne perçoivent pas ces comportements comme anormaux, il est important que les médecins demandent spécifiquement aux patients et aux soignants d’identifier les nouvelles structures de comportement. Les médecins doivent envisager de réduire la dose ou d’arrêter le médicament si un patient développe de telles envies pendant qu’il prend l’apomorphine.
Dans des études cliniques regroupées (n = 556), moins de 1 % des patients traités par KYNMOBI ont présenté des troubles du contrôle des impulsions et/ou des comportements compulsifs.
Santé reproductive : Potentiel des femmes et des hommes
Fonction sexuelle
Priapisme
L’utilisation de l’apomorphine est associée à une incidence accrue de l’érection du pénis. Ces érections peuvent devenir des érections douloureuses prolongées chez certains patients. Un priapisme grave peut nécessiter une attention médicale.
Dans les études cliniques regroupées (n = 556), un priapisme a été rapporté chez moins de 1 % des hommes traités avec KYNMOBI.
Respiratoire
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Complications fibreuses concernant les cas d’infiltration pulmonaire, d’épanchement pleural et d’épaississement pleural.
Peau
Mélanome
Des études épidémiologiques ont révélé que le risque de développer un mélanome est plus élevé (de 2 à 6 fois environ) chez les patients atteints de la maladie de Parkinson que dans la population générale. Il n’a pas été établi si ce risque plus élevé était attribuable à la maladie de Parkinson ou à d’autres facteurs, tels que les médicaments utilisés pour la traiter.
Pour ces raisons, les patients et le personnel soignant doivent donc surveiller régulièrement et étroitement l’apparition d’éventuels mélanomes durant le traitement par l’apomorphine pour toute indication. Idéalement, des examens réguliers de la peau devraient être effectués par des professionnels qualifiés (p. ex., un dermatologue).
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose d’aucune donnée adéquate sur le risque pour le développement associé à l’utilisation de l’apomorphine chez les femmes enceintes. L’apomorphine ne doit pas être administrée chez cette population de patientes.
Dans des études sur la reproduction animale, l’apomorphine a eu des effets indésirables sur le développement des rats (augmentation des décès néonataux) et des lapins (incidence accrue des malformations) lorsque le médicament a été administré à des doses cliniques pertinentes au cours de la gestation. Les doses ont également été associées à une toxicité maternelle.
L’administration d’apomorphine (0,3; 1 ou 3 mg/kg/jour) par voie sous-cutanée à des femelles durant la gestation et la lactation a induit une augmentation de la mortalité de la progéniture à la plus haute dose évaluée, ce qui a été associé à une toxicité maternelle. Il n’y a eu aucun effet sur les paramètres de développement ni sur la performance de reproduction chez la progéniture survivante. La dose sans effet toxique sur le développement (1 mg/kg/jour) est moindre que la DMRH calculée en fonction de la surface corporelle (mg/m2).
7.1.2 Allaitement
On ne dispose d’aucune donnée sur la présence d’apomorphine dans le lait maternel, sur les effets de l’apomorphine sur les nourrissons allaités ou sur les effets de l’apomorphine sur la production de lait. L’apomorphine ne doit pas être administrée à moins que ses bienfaits éventuels l’emportent sur les risques et les incertitudes.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Dans des études cliniques regroupées, 280 patients âgés de moins de 65 ans et 276 patients âgés de 65 ans et plus ont reçu au moins une dose de KYNMOBI. Les taux d’effets indésirables survenus au cours du traitement signalés dans les essais cliniques étaient comparables chez les patients âgés de 65 ans et plus et les patients âgés de moins de 65 ans.
L’effet indésirable le plus couramment observé dans les deux groupes d’âge au cours du traitement d’entretien a été les nausées (22,9 % des patients âgés de moins de 65 ans et 19,2 % des patients âgés de 65 ans ou plus).
7.1.5 Insuffisance rénale
L’utilisation d’apomorphine chez les patients atteints d’insuffisance rénale grave est contre-indiquée (voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
7.1.6 Insuffisance hépatique
L’utilisation d’apomorphine chez les patients atteints d’insuffisance hépatique grave est contre-indiquée (voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les réactions à KYNMOBI dans les tissus mous de la bouche (y compris une enflure) ont été très fréquentes et ont entraîné l’interruption du traitement chez 11 % des participants aux essais cliniques. En général, les irritations indésirables des muqueuses buccales étaient légères à modérées et ont généralement disparu avec l’arrêt du traitement. Les nausées, les étourdissements et la somnolence étaient également très fréquents. L’hypotension, l’hypotension orthostatique, la syncope et les chutes étaient fréquentes, tout comme les hallucinations, les délires, la désorientation, les vomissements, les céphalées, la rhinorrhée, la fatigue et l’hyperhidrose. L’apomorphine peut causer des accès brusques de sommeil.
Voir également 7 MISES EN GARDE ET PRÉCAUTIONS, notamment les sous-sections suivantes :
- Généralités, Chutes
- Cardiovasculaire, Hypotension/hypotension orthostatique/syncope
- Gastro-intestinal, Irritation de la muqueuse buccale
- Immunitaire, Hypersensibilité
- Neurologique, Brusques accès de sommeil et de somnolence.
La base de données sur l’innocuité de KYNMOBI portait sur 556 patients atteints de la maladie de Parkinson qui ont reçu au moins une (1) dose de KYNMOBI.
8.2 Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les données sur l’innocuité décrites ci-dessous sont fondées sur une étude de 12 semaines, à répartition aléatoire, à double insu et contrôlée par placebo chez des patients atteints de la maladie de Parkinson (voir 14 ESSAIS CLINIQUES).
Dans cette étude, la dose des patients a été ajustée pour atteindre une efficacité et une tolérabilité optimales. Au total, 141 patients ont reçu au moins une (1) dose de KYNMOBI. Dans cette étude, les doses individuelles variaient entre 10 mg et 35 mg et ont été administrées jusqu’à 5 fois par jour. L’âge moyen des patients était de 63 ans (intervalle de 43 à 86 ans), 63 % étaient des hommes et 93 % étaient de race blanche.
Le tableau 2 présente les effets indésirables survenus chez au moins 5 % des patients traités par KYNMOBI pendant la phase d’entretien de l’étude et avec une incidence supérieure à celle observée chez les patients ayant reçu le placebo. Dans l’ensemble, les types d’effets indésirables et leur incidence étaient comparables au cours des phases d’ajustement posologique (n = 141) et d’entretien (n = 54) de l’étude.
Tableau 2 – Effets indésirables signalés chez au moins 5 % des patients traités par KYNMOBI pendant la phase d’entretien et ayant une incidence supérieure au placebo
| Titrage | Entretien | ||
KYNMOBI (n = 141) % | KYNMOBI (n = 54) % | Placebo (n = 55) % | |
Troubles gastro-intestinaux Nausées Enflure des tissus mous de la bouche/du pharynx1 Douleur aux tissus mous de la bouche/du pharynx et paresthésie2 Ulcération buccale et stomatite3 Érythème de la muqueuse orale Vomissements Sécheresse de la bouche | 21 1 2 2 4 4 1 | 28 15 13 7 7 7 6 | 4 0 2 0 4 0 0 |
Troubles du système nerveux Somnolence Étourdissements | 11 11 | 13 9 | 2 0 |
| Titrage | Entretien | ||
KYNMOBI (n = 141) % | KYNMOBI (n = 54) % | Placebo (n = 55) % | |
| Maux de tête | 8 | 6 | 0 |
Troubles respiratoires, thoraciques et médiastinaux Rhinorrhée | 6 | 7 | 0 |
Troubles généraux et problèmes au point d’administration Fatigue | 3 | 7 | 0 |
Lésions, empoisonnement et complications interventionnelles Chute Lacération | 4 1 | 6 6 | 2 0 |
Troubles de la peau et des tissus sous-cutanés Hyperhidrose | 4 | 6 | 4 |
Troubles du système immunitaire Hypersensibilité4 | 0 | 6 | 0 |
1 Comprend l’enflure des lèvres, l’œdème des lèvres, l’enflure oropharyngée, l’œdème gingival, l’œdème buccal, la langue enflée et l’œdème pharyngé
2 Comprend l’irritation de la gorge, la glossodynie, la douleur buccale, la paresthésie buccale, la douleur oropharyngée, la douleur gingivale et l’hypoesthésie buccale
3 Comprend l’ulcération des lèvres, les vésications de la muqueuse buccale, la stomatite, la chéilite et l’ulcération de la langue
4 Comprend l’hypersensibilité, l’enflure du visage, le syndrome d’allergie orale et l’urticaire
Dans le cadre de cette étude, aucune relation claire n’a été observée entre les événements indésirables et la dose quotidienne totale (c.-à-d. en considérant la dose et le nombre de doses administrées par jour au moment de l’événement indésirable).
Effets indésirables oropharyngés :
Dans la phase de titrage de l’étude clinique contrôlée, 1 % des patients traités par KYNMOBI (n = 141) ont présenté une enflure des tissus mous de la bouche/du pharynx, 2 % ont présenté une douleur et une paresthésie des tissus mous de la bouche/du pharynx, 2 % ont présenté une ulcération buccale et une stomatite, 4 % ont présenté un érythème de la muqueuse orale et 0 % ont présenté une réaction d’hypersensibilité.
Dans la phase d’entretien de l’étude clinique contrôlée, 15 % des patients traités par KYNMOBI (n = 54) ont présenté une enflure des tissus mous de la bouche/du pharynx, 13 % ont présenté une douleur et une paresthésie des tissus mous de la bouche/du pharynx, 7 % ont présenté une ulcération buccale et une stomatite, 7 % ont présenté un érythème de la muqueuse orale et 6 % ont présenté une réaction d’hypersensibilité.
Effets indésirables d’intérêt particulier
Dans les données sur l’innocuité regroupées obtenues durant la phase d’entretien des études menées auprès de 383 patients atteints de la maladie de Parkinson, les événements indésirables d’intérêt particulier suivants ont été signalés chez les patients traités par KYNMOBI : érythème, stomatite, ulcération buccale ou irritation orale 33,2%; étourdissements 7,0 %, hypotension 1,3 %, hypotension orthostatique 2,6 %; chute 7,0 %, contusion 2,6 % et lacération 1,8 %; somnolence 7,6 % et insomnie 1,8 %; réponse allergique ou de sensibilité à la formulation 13,8 %; dyskinésie 5,0 %; hallucinations 2,1 %, hallucinations visuelles 1,0 % et troubles psychotiques 0,5 %; syncope 1,8 %, présyncope 1,0 %; syndrome coronarien aigu, infarctus du myocarde, angor 1,0 %.
8.3 Effets indésirables moins courants identifiés lors des essais cliniques
Voici une liste de termes basés sur la terminologie MedDRA qui décrivent les effets indésirables signalés par des patients traités par KYNMOBI au cours de la phase d’entretien de l’étude (n = 54). Les événements indiqués sont ceux qui sont vraisemblablement liés au médicament et sont signalés à une incidence plus élevée que chez les patients recevant le placebo. Les événements énumérés dans le tableau 2 ne sont pas inclus. Bien que les effets signalés soient survenus au cours du traitement par KYNMOBI, ce médicament n’en était pas nécessairement la cause.
Troubles cardiaques : arrêt cardiaque
Troubles oculaires : larmoiement accru, vision trouble
Troubles gastro-intestinaux : glossodynie, œdème des lèvres, enflure des lèvres, ulcération des lèvres, chéilite, éructation, œdème des gencives, douleur aux gencives, hypoesthésie orale, ulcération de la bouche, œdème de la bouche, cloques sur la muqueuse orale, paresthésie orale, hypersécrétion salivaire, stomatite, enflure de la langue, polype sur la langue, ulcération de la langue Troubles généraux et problèmes au point d’administration : frissons, douleur thoracique Troubles du système immunitaire : hypersensibilité, syndrome d’allergie orale Examens : allongement de l’intervalle QT à l’électrocardiogramme
Troubles du système nerveux : ageusie, écoulement de salive, dysgueusie, troubles de la mémoire Troubles psychiatriques : idées délirantes, hallucinations visuelles, insomnie de début de nuit, irritabilité, trouble obsessif-compulsif
Troubles du système reproducteur et des seins : érections spontanées
Troubles respiratoires, thoraciques et médiastinaux :enflure de l’oropharynx, irritation de la gorge, bâillements, dyspnée, congestion nasale, douleur oropharyngée, érythème pharyngé, œdème pharyngé, congestion des sinus
Troubles de la peau et des tissus sous-cutanés : enflure du visage, urticaire
Troubles vasculaires : bouffées vasomotrices, hypotension orthostatique
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la mise en marché
Les événements indésirables suivants ont été relevés après l’autorisation de mise en marché de l’apomorphine. Lorsque ces événements sont signalés sur une base volontaire par une population dont la taille est incertaine, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Hématologique : Des cas d’anémie hémolytique nécessitant une hospitalisation ont été signalés avec l’administration d’apomorphine après la commercialisation du produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique, Anémie hémolytique).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Antagonistes des récepteurs 5-HT3 : L’administration concomitante de médicaments de la classe des antagonistes des récepteurs 5-HT3 est contre-indiquée. Cela comprend les antiémétiques comme l’ondansétron. (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire,
Hypotension/hypotension orthostatique/syncope et 9.4 Interactions médicament-médicament, Antagonistes des récepteurs 5-HT3).
9.2 Aperçu des interactions médicamenteuses
L’apomorphine est un agoniste dopaminergique et ne doit être utilisée qu’avec considération raisonnable chez les patients qui prennent des antagonistes dopaminergiques (p. ex. les neuroleptiques). L’effet hypotenseur de l’apomorphine sur la tension artérielle systolique et diastolique peut être exacerbé par l’alcool et d’autres médicaments comme les antagonistes des récepteurs 5-HT3, les antihypertenseurs, les vasodilatateurs et la nitroglycérine. L’utilisation concomitante d’apomorphine avec des médicaments qui peuvent perturber le taux des électrolytes doit être évitée. La prudence est de mise lors de l’utilisation concomitante d’autres médicaments qui prolongent également l’intervalle QTc.
Il existe un faible potentiel d’interaction médicament-médicament avec l’apomorphine en raison de la compétition pour les enzymes métabolisantes ou les transporteurs de médicament, bien qu’elle puisse induire l’activité du CYP1A2.
9.3 Interactions médicament-comportement
Alcool
Dans une étude menée auprès de participants en bonne santé, l’administration concomitante d’une dose élevée (0,6 g/kg) ou d’une faible dose (0,3 g/kg) d’éthanol et d’apomorphine sous-cutanée a entraîné une diminution plus importante de la tension artérielle comparativement à l’apomorphine sous-cutanée seule.
Lorsque l’éthanol et l’apomorphine sous-cutanée ont été administrés en concomitance et à dose élevée à des participants, la plus grande diminution moyenne (la moyenne de la baisse de tension artérielle la plus importante de chaque participant mesurée dans la période de 6 heures suivant l’administration de l’apomorphine sous-cutanée) de la tension artérielle systolique et diastolique en position couchée était de 9,1 mm Hg et de 10,5 mm Hg, respectivement. La plus grande diminution moyenne de la tension artérielle systolique et diastolique en position debout était de 11,3 mm Hg et 12,6 mm Hg, respectivement. Chez certaines personnes, la diminution était aussi élevée que 61 mm Hg et 51 mm Hg, respectivement, pour la tension artérielle systolique et diastolique.
Lorsque l’éthanol et l’apomorphine sous-cutanée ont été administrés en concomitance et à dose faible, la plus grande diminution moyenne de la tension artérielle systolique et diastolique en position couchée était de 10,2 mm Hg et de 9,9 mm Hg, respectivement. La plus grande diminution moyenne de la tension artérielle systolique et diastolique en position debout se situait à 8,4 mm Hg et à 7,1 mm Hg, respectivement. En comparaison, la plus grande diminution moyenne de la tension artérielle systolique et diastolique en position couchée lorsque l’apomorphine sous-cutanée était administrée seule était de 6,1 mm Hg et de 7,3 mm Hg, respectivement, et la tension artérielle systolique et diastolique en position debout était de 6,7 mm Hg et de 8,4 mm Hg respectivement.
Aucune étude similaire n’a été réalisée avec le film sublingual d’apomorphine.
Les patients doivent éviter de boire de l’alcool lors de l’utilisation de KYNMOBI (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
9.4 Interactions médicament-médicament
Carbidopa et lévodopa
Les propriétés pharmacocinétiques de la lévodopa n’ont pas été modifiées par suite de l’administration concomitante d’apomorphine et de lévodopa. Cependant, des différences significatives quant à la réponse motrice ont été mises en évidence. Ainsi, la concentration seuil de lévodopa nécessaire à l’amélioration de la réponse motrice s’est révélée considérablement réduite, ce qui a conduit à une augmentation de la durée de l’effet sans modifier la réponse maximale à la lévodopa.
Induction de l’activité du CYP1A2
Le sulfate d’apomorphine est le principal métabolite de l’apomorphine. Dans des études in vitro utilisant des cultures d’hépatocytes primaires d’origine humaine, le sulfate d’apomorphine a montré qu’il induisait l’activité du CYP1A2 de façon proportionnelle à la concentration. Bien que les résultats d’induction reposant sur des expériences in vitro ne prédisent pas nécessairement la réponse in vivo, il faut faire preuve de prudence lorsque l’apomorphine est administrée conjointement avec des médicaments qui dépendent de cette enzyme pour la clairance
Antagonistes des récepteurs 5-HT3
D’après les rapports d’hypotension profonde et de perte de conscience lorsque l’apomorphine sous-cutanée a été administrée avec l’ondansétron au cours des essais cliniques, l’utilisation concomitante du film sublingual d’apomorphine avec des antagonistes des récepteurs 5-HT3, y compris les antiémétiques (par exemple, ondansétron, granisétron, palonosétron) est contre-indiquée (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Hypotension/Hypotension orthostatique/Syncope).
Antihypertenseurs et vasodilatateurs
Dans des études cliniques regroupées, des patients traités par KYNMOBI qui recevaient des antihypertenseurs ou des vasodilatateurs en concomitance (n = 209) et des patients qui ne recevaient pas ces médicaments en concomitance (n = 347) au cours de l’ajustement posologique ont présenté les effets indésirables suivants : hypotension orthostatique, 3 % p/r à 3 %, chutes, 2 % p/r à 2 %, et hypotension, 1 % p/r à 3 % (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Nitroglycérine
La prudence est de mise lors de l’utilisation de l’apomorphine chez les patients qui reçoivent une ordonnance de nitroglycérine. Les patients prenant l’apomorphine doivent s’allonger avant et après la prise de nitroglycérine sublinguale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Dans une étude menée auprès de participants en bonne santé, l’administration concomitante de 0,4 mg de nitroglycérine sublingual et d’apomorphine sous-cutanée a entraîné une diminution plus importante de la tension artérielle comparativement à l’apomorphine sous-cutanée seule. Lorsque la nitroglycérine et l’apomorphine sous-cutanée ont été administrées en concomitance à des participants en bonne santé, la plus grande diminution moyenne (la moyenne de la baisse la plus importante de la tension artérielle de chaque sujet mesurée dans la période de 6 heures suivant l’administration de l’apomorphine sous-cutanée) de la tension artérielle systolique et diastolique en position couchée (mesurée sur 6 heures) était de 9,7 mm Hg et de 9,3 mm Hg, respectivement [voir Pharmacologie clinique (12.3)]. La plus grande diminution moyenne de la tension artérielle systolique et diastolique en position debout se situait à 14,3 mm Hg et à 13,5 mm Hg, respectivement. Certaines personnes ont présenté une baisse très importante de la tension artérielle systolique et diastolique en position debout, jusqu’à une diminution maximale de 65 mm Hg et de 43 mm Hg, respectivement. En comparaison, la plus grande diminution moyenne de la tension artérielle systolique et diastolique en position couchée lorsque l’apomorphine sous-cutanée était administrée seule était de 6,1 mm Hg et de 7,3 mm Hg, respectivement, et la tension artérielle systolique et diastolique en position debout était de 6,7 mm Hg et de 8,4 mm Hg respectivement.
Aucune étude similaire n’a été réalisée avec le film sublingual d’apomorphine.
Autres médicaments allongeant l’intervalle QTc
Il faut user de prudence lorsqu’on prescrit de l’apomorphine conjointement avec des médicaments qui allongent l’intervalle QT/QTc (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
En plus des antiarythmisants de classe Ia et de classe III, d’autres médicaments qui ont été associés à l’allongement de l’intervalle QTc et/ou à la torsade de pointes comprennent, sans toutefois s’y limiter, les exemples présentés ci-dessous. Les classes chimiques/pharmacologiques sont énumérées si certains éléments de la classe, mais pas nécessairement tous, ont été impliqués dans l’allongement de l’intervalle QTc et/ou les torsades de pointes :
Antiarythmisants de classe 1C (p. ex. flécaïnide, propafénone); antipsychotiques (p. ex. chlorpromazine, halopéridol); antidépresseurs (p. ex. fluoxétine, antidépresseurs tricycliques/tétracycliques, p. ex. amitriptyline, imipramine, maprotiline); opioïdes (p. ex., méthadone); antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, tacrolimus); antibiotiques quinolones (p. ex. ciprofoxacine); antipaludiques (p. ex. quinine, chloroquine); antifongiques azolés (p. ex. kétoconazole); dompéridone; antagonistes des récepteurs 5-HT3 (p. ex. ondansétron); inhibiteurs de la kinase (p. ex. sunitinib); inhibiteurs d’histone désacétylases (p. ex. vorinostat); agonistes des récepteurs adrénergiques bêta-2 (p. ex. salmétérol).
Les sources d’information actuelles doivent être consultées pour obtenir des listes plus complètes des médicaments qui entraînent un allongement de l’intervalle QTc.
Médicaments qui causent une déplétion électrolytique
L’utilisation concomitante de l’apomorphine avec des médicaments qui peuvent perturber le taux d’électrolytes doit être évitée. Ces médicaments comprennent, sans s’y limiter, les suivants :
- diurétiques de l’anse, thiazidiques et apparentés;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes à dose élevée
Antagonistes dopaminergiques
Comme l’apomorphine est un agoniste dopaminergique, son utilisation concomitante avec des antagonistes dopaminergiques comme les neuroleptiques (phénothiazines, butyrophénones, thioxanthènes) pourrait diminuer l’efficacité de l’apomorphine. Les patients atteints de graves troubles psychotiques traités par des neuroleptiques ne devraient recevoir des agonistes dopaminergiques que si les bienfaits éventuels l’emportent sur les risques.
Autres médicaments éliminés par métabolisme hépatique
Il y a peu de chance que l’apomorphine entraîne une interaction médicament-médicament fondée sur le métabolisme ou le transporteur lors de l’administration de médicaments en concomitance.
Interactions avec la COMT
Une interaction pharmacocinétique entre l’apomorphine et les inhibiteurs de la catéchol-O-méthyltransférase (COMT) ou des médicaments métabolisés par cette voie est peu probable, car l’apomorphine ne semble pas être elle-même métabolisée par la COMT.
9.5 Interactions médicament-aliment
On n’a pas établi s’il existe des interactions avec des aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi s’il existe des interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-tests de laboratoire
On n’a pas établi si le médicament a des effets sur les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’apomorphine est un puissant agoniste des récepteurs dopaminergiques de type non ergoline ayant une affinité in vitro élevée pour le récepteur dopaminergique D4 et une affinité modérée pour les récepteurs dopaminergiques D2, D3 et D5 et les récepteurs adrénergiques α1D, α2B, α2C. Le mode d’action précis de l’apomorphine dans le traitement des épisodes « off » de la maladie de Parkinson n’est pas connu, bien qu’il semble résulter d’une stimulation des récepteurs postsynaptiques de type D2 dans le putamen et le noyau caudé du cerveau.
10.2 Pharmacodynamie
Allongement de l’intervalle QTc
Les effets de KYNMOBI sur l’intervalle QTc ont été évalués dans le cadre d’une étude croisée comptant trois périodes, à répartition aléatoire, à double insu et contrôlée par placebo et par substance active chez 40 patients atteints de la maladie de Parkinson. La dose de KYNMOBI des patients a été ajustée à des concentrations variant entre 10 mg et 60 mg en fonction de l’efficacité et de la tolérabilité du traitement avant l’admission de ceux-ci à la période croisée à trois groupes. Dans la phase croisée à répartition aléatoire, 36 sujets ont reçu des apomorphines à des doses thérapeutiques variant entre 10 mg à 25 mg, 3 sujets ont reçu une dose suprathérapeutique de 35 mg et 1 sujet a reçu une dose suprathérapeutique de 50 mg.
L’apomorphine a été associée à un allongement de l’intervalle QTc corrigé selon la méthode de Fridericia aux points d’évaluation de 60 minutes et de 2 heures après l’administration de la dose. La différence maximale par rapport au placebo relativement au changement moyen de l’intervalle QTc corrigé selon la méthode de Fridericia de référence était de 6,2 ms (IC à 90 % : 2,7 et 9,7) à 60 minutes. Baisse de la tension artérielle
Dans les études cliniques contrôlées, 43 % des patients traités par KYNMOBI et 36 % des patients ayant reçu le placebo ont présenté une réduction de ≥ 20 mm Hg ou plus de la tension artérielle systolique en position debout par rapport à la position couchée ou assise ou de ≥ 10 mm Hg ou plus de la tension artérielle diastolique en position debout par rapport à la position couchée ou assise.
Dans le cadre d’études menées auprès de participants en bonne santé, les effets sur la tension artérielle se sont cumulés lorsque l’apomorphine sous-cutanée a été administrée en concomitance avec de la nitroglycérine ou de l’alcool.
Aucune étude similaire n’a été réalisée avec le film sublingual d’apomorphine (voir 9 INTERACTIONS MÉDICAMENTEUSES)
10.3 Pharmacocinétique
Les données pharmacocinétiques de KYNMOBI montrent que la concentration maximale et l’exposition de l’apomorphine varient considérablement entre les personnes, de manière semblable aux données des préparations sous-cutanées. Les sources de la variation ne sont pas claires.
Absorption
Après l’administration sublinguale de 15 mg d’apomorphine, le délai pour atteindre la concentration maximale (Tmax) variait de 0,5 à 1 heure. L’augmentation de l’apomorphine est moins que proportionnelle à la dose dans un intervalle de doses entre 10 mg et 35 mg (1,2 fois la dose la plus élevée recommandée) après une administration sublinguale unique du film sublingual d’apomorphine chez les patients atteints de la maladie de Parkinson.
Distribution :
Après l’administration sublinguale de 15 mg d’apomorphine, la moyenne géométrique (% de CV) du volume de distribution apparent était de 3 630 L (66 %).
Métabolisme :
L’apomorphine est principalement métabolisée dans le foie. Les principales voies métaboliques de l’apomorphine sont la sulfatation et la glucuronidation par les enzymes SULT (sulfotransférase multiple) et UGT (glycosyltransférase) avec une N-déméthylation limitée catalysée par plusieurs enzymes, dont CYP2B6, CYP2C8 et CYP3A4/5, suivie d’une conjugaison. Le principal métabolite de l’apomorphine est le sulfate d’apomorphine et les métabolites mineurs sont l’apomorphine glucuronide et le glucuronide norapomorphine.
Élimination
Les métabolites de l’apomorphine sont principalement éliminés dans l’urine. Après l’administration sublinguale de 15 mg d’apomorphine, la moyenne géométrique (% de CV) de la clairance apparente était de 1 440 L/h (68 %) et la moyenne géométrique de la demi-vie d’élimination terminale est d’environ 1,7 heure (intervalle d’environ 0,8 heure à 3 heures).
Populations et états pathologiques particuliers
La clairance apparente de l’apomorphine ne semble pas liée à l’âge, au sexe, à la race ou au poids du patient, ni à la durée de la maladie de Parkinson, à la dose de lévodopa administrée, à l’utilisation d’antiémétiques ou à la durée du traitement.
Insuffisance hépatique : Aucune étude sur KYNMOBI n’a été menée chez les patients atteints d’insuffisance hépatique. Dans le cadre d’une étude portant sur l’apomorphine administrée par voie sous-cutanée visant à comparer des sujets atteints d’insuffisance hépatique (atteinte modérée selon la classification de Child-Pugh) à des volontaires sains, les valeurs de l’ASC0-∞ et de la Cmax ont augmenté d’environ 10 % et 25 %, respectivement, après l’administration d’une dose unique.
Les données tirées de la littérature publiée et d’autres sources publiques indiquent que dans le cadre d’une autre étude, utilisant un ou des comprimés sublinguaux d’apomorphine chez des patients atteints d’insuffisance hépatique légère, modérée ou grave selon la classification de Child-Pugh, des augmentations ont été observées dans l’ASC0-∞ moyenne et la Cmax moyenne (l’ASC0-∞ moyenne et la Cmax chez les patients atteints d’insuffisance hépatique légère, modérée et grave était plus élevée de 59 %, 35 % et 68 %; la valeur de la Cmax moyenne était plus élevée de 16 %, 36 % et 62 %, respectivement, comparativement aux estimations pour les patients ayant une fonction hépatique normale) (voir 4.2.5 Populations particulières, Patients atteints d’insuffisance hépatique).
Insuffisance rénale : L’impact de l’insuffisance rénale légère sur la pharmacocinétique des films sublinguaux d’apomorphine a été évalué à l’aide d’une analyse pharmacocinétique de population, basée sur les données recueillies dans le cadre d’études cliniques, comparativement aux patients ayant une fonction rénale normale. Selon les résultats, les taux d’exposition estimés étaient comparables. Aucune étude sur KYNMOBI n’a été menée chez les patients atteints d’insuffisance rénale modérée ou grave.
Dans le cadre d’une étude portant sur l’apomorphine administrée par voie sous-cutanée visant à comparer des sujets atteints d’insuffisance rénale (atteinte modérée définie selon la clairance estimée de la créatinine) à des volontaires sains, les valeurs de l’ASC0-∞ et de la Cmax ont augmenté d’environ 16 % et 50 % respectivement, après l’administration d’une dose unique. Le délai moyen pour atteindre la concentration maximale et la demi-vie terminale moyenne de l’apomorphine n’étaient pas affectés par la fonction rénale de ces sujets.
Les données tirées de la littérature publiée et d’autres sources publiques indiquent que dans le cadre d’une autre étude, où un ou des comprimés sublinguaux d’apomorphine ont été administrés, l’ASC0-∞ moyenne de l’apomorphine a augmenté de 4 % chez les hommes atteints d’insuffisance rénale légère (clairance de la créatinine [CLcr] 40 à 80 ml/min/1,73 m2), de 52 % en présence d’insuffisance rénale modérée (CLcr 10 à 40 ml/min/1,73 m2) et de 67 % en présence d’insuffisance rénale grave (CLcr moins de 10 ml/min/1,73 m2) (voir 4.2.5 Populations particulières, Patients atteints d’insuffisance rénale).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver KYNMOBI entre 15 et 30 °C.
Garder KYNMOBI dans son sachet d’aluminium, à l’abri de la lumière, jusqu’à l’utilisation.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
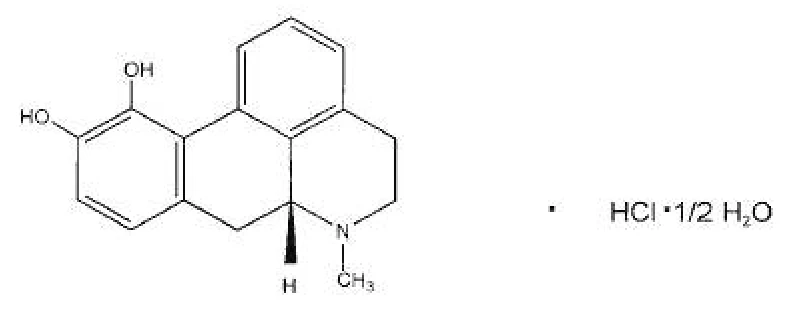
Nom propre : chlorhydrate d’apomorphine
Nom chimique : chlorhydrate hémihydrate de 6aβ-aporphine-10,11-diol
Formule moléculaire : C17H17NO2 ∙ HCL ∙ ½ H2O
312,79
Formule de structure :
Propriétés physicochimiques : petits cristaux brillants blancs ou d’un blanc grisâtre ou poudre blanche soluble dans l’eau à 80 °C. Le profil de solubilité du chlorhydrate d’apomorphine est le suivant :
| Solvant | Solubilité |
| Eau à 80 °C | Soluble |
| Eau | Modérément soluble |
| Alcool | Modérément soluble |
| Chloroforme | Très légèrement soluble |
| Éther | Très légèrement soluble |
 14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 3 – Résumé des données démographiques des patients dans les essais cliniques sur les épisodes « off » associés à la maladie de Parkinson
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Patients de l’étude (n) | Âge moyen (Tranche) | Sexe |
| CTH-300 (étude 1) | Étude de phase 3 à répartition aléatoire, à double insu, contrôlée par placebo et en groupe parallèle | KYNMOBI, entre 10 mg et 35 mg, par voie sublinguale selon l’efficacité et la tolérabilité de la dose OU Placebo 12 semaines | N = 109 KYNMOBI : 54 Placebo : 55 | 62,7 ans (43 à 79 ans) 41,3 % ≥ 65 ans | 62,4 % d’hommes 37,6 % de femmes |
L’efficacité de KYNMOBI dans le traitement aigu des épisodes « off» associés à la maladie de Parkinson a été étudiée dans le cadre d’une étude à répartition aléatoire, à double insu, contrôlée par placebo et en groupes parallèles menée auprès de 109 patients à répondant à la lévodopa (L-dopa) atteints de la maladie de Parkinson compliquée par des fluctuations motrices (épisodes « off »).
Tous les patients de cette étude ont reçu un traitement par lévodopa en concomitance au début de l’étude et 51 % des patients ont reçu un agoniste des récepteurs dopaminergiques par voie orale en concomitance, 41 %, un inhibiteur de la monoamine-oxydase de type B, 21 %, un dérivé de l’amantadine et 8 %, d’autres agents dopaminergiques.
Les patients étaient âgés d’au moins 18 ans (plage de 43 à 79 ans) et avaient au moins un épisode « off » bien défini par jour (moyenne de 3,9 épisodes par jour) avec une durée totale quotidienne des épisodes « off » d’au moins 2 heures au cours de la période d’éveil. Les patients atteints d’une forme atypique ou secondaire de la maladie de Parkinson, d’un trouble psychiatrique majeur, d’hallucinations graves et/ou d’un ou de troubles du contrôle des impulsions ont été exclus de l’étude.
La posologie a été ajustée pour atteindre une dose de KYNMOBI efficace et tolérable une fois que le patient se trouvait dans une phase « off » confirmée après avoir suspendu la dose de lévodopa du matin. Les patients ont d’abord reçu une dose d’essai de 10 mg de KYNMOBI. Si le patient répondait à la dose de 10 mg de KYNMOBI, il était réparti aléatoirement à l’insu pour recevoir cette dose de KYNMOBI ou un placebo correspondant dans une proportion de 1:1. Si le patient tolérait la dose d’essai, mais ne répondait pas adéquatement, des doses plus élevées étaient administrées aux jours subséquents, en augmentant par palier de 5 mg et en ne dépassant pas la dose maximale de 35 mg, jusqu’à ce qu’un état « on » complet soit atteint, selon l’évaluation de l’investigateur et du patient. Le score à l’échelle MDS-UPDRS III (Unified Parkinson’s Disease Rating Scale Part III) a été mesuré avant la dose et 15, 30, 45, 60 et 90 minutes après la dose.
Le principal critère d’évaluation de l’étude était la variation moyenne entre le score mesuré avant la dose et le score 30 minutes après la dose à l’échelle MDS-UPDRS III lors de la visite de la 12e semaine de la phase d’entretien. La partie III de l’échelle MDS-UPDRS comprend 18 éléments permettant d’évaluer la gravité des principaux symptômes moteurs (tremblements, rigidité, bradykinésie, instabilité posturale, etc.) chez les patients atteints de la maladie de Parkinson. Le critère d’évaluation secondaire était le pourcentage de patients qui avaient atteint un état « on » complet selon l’évaluation du sujet 30 minutes après la dose lors de la visite de la 12e semaine de la phase d’entretien. L’état « on » complet selon l’évaluation du patient était défini comme une période où le médicament procurait des bienfaits sur le plan de la mobilité, de la raideur et de la lenteur et où le patient estimait qu’il était capable d’accomplir ses tâches quotidiennes normales ET où la réponse était comparable ou supérieure à la réponse normale aux antiparkinsoniens administrés avant l’admission à l’étude.
Les patients inscrits à l’étude ont présenté les types d’états « off » suivants : akinésie matinale (84,4 %), l’épuisement de l’effet thérapeutique sur l’état « off » (99,3 %), état « on » retardé (66,0 %), dose inadéquate (42,6 %) » et état « off » soudain (46,1 %).
14.2 Résultats de l’étude
Le score moyen (ÉT) avant la dose à l’échelle MDS-UPDRS III lors de la dernière visite d’ajustement posologique durant laquelle la dose établie à la répartition aléatoire a été administrée était de 43,1 (14,71) points et les scores moyens étaient comparables dans les groupes de traitement auxquels les patients ont été assignés au cours de la phase d’entretien (placebo : 43,1 points ± 14,38; KYNMOBI : 43,2 points ± 15,17).
Au total, 34 patients (63 %) traités par KYNMOBI et 46 patients (84 %) traités par placebo ont effectué la visite de la semaine 12. Lors de la visite de la 12e semaine de la phase d’entretien, le groupe de traitement par KYNMOBI (qui recevait des doses entre 10 et 35 mg) présentait une variation moyenne des moindres carrés (MC) (c.-à-d. une réduction) du score MDS-UPDRS III avant la dose par rapport au score 30 minutes après la dose de -11,1 points (IC à 95 % : -14,0, -8,2) par rapport à -3,5 points dans le groupe sous placebo (IC à 95 % : -6,1, -0,9). La différence de traitement selon la moyenne des moindres carrés dans cette évaluation entre KYNMOBI et le placebo était de -7,6 (IC à 95 % : -11,5, -3,7; p = 0,0002).
La figure 1 décrit la variation moyenne des MC du score MDS-UPDRS III avant la dose au fil du temps pour KYNMOBI et le placebo à la semaine 12.
Figure 1 - Estimation de la variation de la moyenne des moindres carrés (± erreur-type) du score MDS-UPDRS III avant la dose et du score après 15, 30, 45, 60 et 90 minutes à la 12e semaine – Modèle mixte des mesures répétées (MMMR, population en intention de traiter modifiée)
Le critère d’évaluation secondaire de cette étude était le pourcentage de patients qui avaient atteint un état « on » complet après la dose, selon l’évaluation du sujet, après 30 minutes à la 12e semaine. Un pourcentage plus élevé de patients traités par KYNMOBI a obtenu un état « on » complet dans les 30 minutes suivant la dose, selon l’évaluation du sujet, à la semaine 12 comparativement au placebo.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Génotoxicité : L’apomorphine s’est révélée mutagène lors du test in vitro de mutation inverse bactérienne (test d’Ames) et lors des tests in vitro de la thymidine kinase +/- de lymphome de souris. L’apomorphine s’est révélée clastogène dans le cadre du test in vitro, d’aberration chromosomique mené sur des lymphocytes humains et dans le cadre du test in vitro de la thymidine kinase +/- de lymphome de souris. Le test in vivo sur les micronoyaux de la souris s’est révélé négatif pour l’apomorphine.
Cancérogénicité : Des études sur le risque à vie de cancérogénicité de l’apomorphine ont été réalisées chez des mâles (0,1, 0,3 et 0,8 mg/kg/jour) et des femelles (0,3, 0,8 et 2 mg/kg/jour). L’apomorphine a été administrée par injection sous-cutanée sur une période de 22 et 23 mois, respectivement. Une augmentation des tumeurs des cellules de Leydig a été notée chez les mâles à la dose la plus élevée, laquelle est inférieure à la DMRH (20 mg) calculée selon la superficie corporelle (mg/m2). La portée de cette observation est discutable étant donné que les mécanismes endocriniens potentiellement impliqués dans l’apparition de ce type de tumeurs chez le rat ne sont pas jugés pertinents chez l’humain. Aucune formation tumorale liée au traitement n’a été notée chez les femelles; la plus forte
-20
-18
-16
-14
-12
-10
-8
-6
-4
-2
0
0 15 30 45 60 75 90
Temps écoulé après l’administration de la dose (minutes)
dose étudiée était comparable à la DMRH calculée en fonction de la surface corporelle (mg/m2).
Lors d’une étude de cancérogénicité de 26 semaines menée chez des souris transgéniques dépourvues du gène P53, aucun signe potentiel cancérigène n’a été observé à la suite de l’administration sous-cutanée d’apomorphine à des doses pouvant atteindre 20 mg/kg/jour (mâles) ou 40 mg/kg/jour (femelles).
Toxicologie pour la reproduction et le développement : L’apomorphine a été administrée par voie sous-cutanée à des doses allant jusqu’à 3 mg/kg/jour (environ 1,5 fois la DMRH, calculée selon la superficie corporelle [mg/m2]) à des rats et des rates avant et pendant la période d’accouplement, puis jusqu’au 6e jour de la gestation chez les femelles. Aucun effet néfaste sur la fertilité ou sur la viabilité précoce des fœtus n’a été mis en évidence. Une baisse significative du poids des testicules a été observée durant une étude de 39 semaines menée chez les singes cynomolgus, cela à toutes les doses sous-cutanées étudiées (0,3, 1 ou 1,5 mg/kg/jour); la plus faible dose étudiée était inférieure à la DMRH calculée en fonction de la surface corporelle (mg/m2).
Dans une étude sur la fertilité publiée, l’apomorphine a été administrée à des rats à des doses sous-cutanées de 0,2, 0,8 ou 2 mg/kg avant et pendant la période d’accouplement. Une baisse de la fertilité a été observée à la plus forte dose évaluée.
Aucun effet indésirable sur le développement n’a été observé lorsque l’apomorphine (0,3, 1 ou 3 mg/kg/jour) a été administrée par injection sous-cutanée à des rates gestantes tout au long de l’organogenèse; la dose la plus élevée évaluée correspondait à 1,5 fois la DMRH de 20 mg/jour selon la superficie corporelle (mg/m2). L’administration d’apomorphine (0,3, 1 et 3 mg/kg/jour) par injection sous-cutanée à des lapines gestantes durant l’organogenèse a produit une augmentation de l’incidence des malformations cardiaques et/ou au niveau des grands vaisseaux à la dose modérée ou élevée; une toxicité maternelle a été observée à la plus forte dose évaluée. La dose sans effet toxique sur le développement est moindre que la DMRH calculée en fonction de la surface corporelle (mg/m2).
L’administration d’apomorphine (0,3, 1 ou 3 mg/kg/jour) par voie sous-cutanée à des femelles durant la gestation et la lactation a induit une augmentation de la mortalité de la progéniture à la plus haute dose évaluée, ce qui a été associé à une toxicité maternelle. Il n’y a eu aucun effet sur les paramètres de développement ni sur la performance de reproduction chez la progéniture survivante. La dose sans effet toxique sur le développement (1 mg/kg/jour) est moindre que la DMRH calculée en fonction de la surface corporelle (mg/m2).