


Monographie de produit - Neupro
Modifications importantes apportées récemment à la monographie
Aucune au moment de la plus récente autorisation.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications..................................................................................................................... 4
1.1. Pédiatrie ..................................................................................................................... 4
1.2. Gériatrie ..................................................................................................................... 4
- 2. Contre-indications ......................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ............................................ 4
- 4.
Posologie et administration ........................................................................................... 5
4.1. Considérations posologiques ..................................................................................... 5
4.2. Posologie recommandée et ajustement posologique ............................................... 5
4.2.1. Arrêt du traitement ............................................................................................ 6
4.4. Administration ........................................................................................................... 6
4.5. Dose oubliée .............................................................................................................. 7
- 5. Surdose ......................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 7
- 7.
Mises en garde et précautions ....................................................................................... 9
Appareil cardiovasculaire ....................................................................................................... 9
Système nerveux .................................................................................................................. 10
Fonction visuelle ................................................................................................................... 11
Considérations périopératoires ............................................................................................ 11
Fonction psychiatrique ......................................................................................................... 11
Sensibilité et résistance ........................................................................................................ 12
Appareil cutané .................................................................................................................... 13
7.1. Populations particulières ......................................................................................... 13
7.1.1. Grossesse ......................................................................................................... 13
7.1.2. Allaitement ....................................................................................................... 14
7.1.3. Enfants et adolescents ..................................................................................... 14
7.1.4. Personnes âgées .............................................................................................. 14
- 8.
Effets indésirables ........................................................................................................ 14
8.1. Aperçu des effets indésirables ................................................................................. 14
8.2. Effets indésirables observés au cours des études cliniques .................................... 14
8.5. Effets indésirables observés après la commercialisation ........................................ 21
- 9.
Interactions médicamenteuses .................................................................................... 22
9.2. Aperçu des interactions médicamenteuses............................................................. 22
9.3. Interactions médicament-comportement ............................................................... 22
9.4. Interactions médicament-médicament ................................................................... 22
9.5. Interactions médicament-aliment ........................................................................... 23
9.6. Interactions médicament-plante médicinale .......................................................... 23
9.7. Interactions médicament-examens de laboratoire ................................................. 23
- 10.
Pharmacologie clinique ............................................................................................... 23
10.1. Mode d’action .......................................................................................................... 23
10.2. Pharmacodynamie ................................................................................................... 24
10.3. Pharmacocinétique .................................................................................................. 24
- 11. Conservation, stabilité et mise au rebut ....................................................................... 26
- 12. Instructions particulières de manipulation du produit .................................................. 26
Partie 2 : Renseignements scientifiques .............................................................................. 27
- 13. Renseignements pharmaceutiques .............................................................................. 27
- 14.
Études cliniques ........................................................................................................... 27
14.1. Études cliniques par indication ................................................................................ 27
Maladie de Parkinson ...................................................................................................... 27
Syndrome des jambes sans repos (SJSR) ......................................................................... 32
- 16. Toxicologie non clinique ............................................................................................... 34
Renseignements destinés aux patient·e·s............................................................................ 38
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
NEUPRO (rotigotine) est indiqué chez les adultes (≥ 18 ans) pour :
- traiter les signes et les symptômes de la maladie de Parkinson idiopathique, soit seul lors des premiers stades de la maladie, sans lévodopa, ou comme traitement d’appoint à celle-ci;
traiter les signes et les symptômes des cas modérés ou graves du syndrome des jambes sans repos
(SJSR) idiopathique.
1.1. Pédiatrie
L’innocuité et l’efficacité de NEUPRO n’ont pas été étudiées chez les moins de 18 ans; par conséquent, l’emploi du médicament est déconseillé dans ce groupe d’âge (voir 7 Mises en garde et précautions, Populations particulières, Enfants et adolescents).
1.2. Gériatrie
Des patients de plus de 65 ans ont été inclus dans les essais cliniques ayant porté sur NEUPRO. Il convient de suivre les recommandations générales pour l’ajustement posologique, mais il est possible de personnaliser la posologie en tenant compte des effets de l’âge avancé et de toute affection concomitante.
2. Contre-indications
- Hypersensibilité à l’ingrédient actif du médicament ou à l’un de ses excipients. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3. Encadré sur les mises en garde et précautions importantes
Accès d’endormissement soudains
Certains patients traités par NEUPRO (rotigotine) ou d’autres agents dopaminergiques se sont endormis de façon subite lors de l’exécution de leurs activités quotidiennes, notamment en conduisant, ce qui a provoqué des accidents. Dans certains cas, les patients se sont d’abord sentis très somnolents, mais d’autres disent n’avoir eu aucun signe avant-coureur et croient avoir été pleinement vigilants avant l’incident.
Le médecin doit informer ses patients du risque d’accès d’endormissement soudain, tout en gardant à l’esprit que ces événements ne sont pas limités à l’initiation du traitement. Les patients doivent aussi être informés que l’apparition soudaine de sommeil est survenue sans signe avant-coureur. Le patient qui éprouve de la somnolence ou subit un accès d’endormissement soudain doit immédiatement consulter son médecin.
Jusqu’à ce que l’on apprenne à bien prendre en charge cet effet indésirable grave et imprévisible, il faut aviser les patients de ne pas conduire, ni effectuer de tâches exigeant de la vigilance (p. ex. utilisation des machines) pour éviter de s’exposer et d’exposer les autres à un risque de blessure grave ou de mort. De tels épisodes ont également été signalés avec d’autres agents dopaminergiques; il est donc inutile d’en substituer un à un autre dans le but de réduire ce risque.
Pour le moment, on ignore la cause exacte de ce phénomène. On sait toutefois que la maladie de Parkinson et le SJSR s’accompagnent d’altérations de l’architecture du sommeil, ce qui entraîne une somnolence diurne excessive ou des accès d’endormissement soudains, et que les agents dopaminergiques peuvent aussi provoquer de la somnolence.
4. Posologie et administration
4.1. Considérations posologiques
Le timbre NEUPRO (rotigotine) doit être appliqué une fois par jour.
Le traitement par NEUPRO doit être amorcé au moyen d’une faible dose que l’on augmente graduellement, en fonction de la tolérabilité, jusqu’à l’obtention de l’effet thérapeutique optimal.
Le timbre doit être remplacé toutes les 24 heures, à peu près à la même heure tous les jours, et appliqué à un endroit différent du précédent (abdomen, épaule, partie supérieure du bras, cuisse, hanche ou flanc). Les timbres usagés doivent être éliminés de façon sécuritaire.
4.2. Posologie recommandée et ajustement posologique
Posologie
Les recommandations posologiques sont exprimées en doses nominales.
Maladie de Parkinson
Maladie de Parkinson aux premiers stades :
Amorcer le traitement au moyen d’une dose unique de 2 mg/24 h, puis l’augmenter à raison de 2 mg/24 h par semaine, jusqu’à l’atteinte d’une dose efficace ne dépassant pas 8 mg/24 h.
Dans certains cas, la dose de 4 mg/24 h pourrait être suffisamment efficace. Chez la plupart des patients, la dose efficace s’inscrit entre 6 mg/24 h et 8 mg/24 h, et est atteinte en l’espace de 3 ou 4 semaines. Au besoin, on peut réduire la dose à raison de 2 mg/24 h tous les 2 jours.
Maladie de Parkinson au stade avancé :
Amorcer le traitement au moyen d’une dose unique de 4 mg/24 h, puis l’augmenter à raison de 2 mg/24 h par semaine, jusqu’à l’atteinte d’une dose efficace ne dépassant pas 16 mg/24 h.
Dans certains cas, les doses de 4 mg ou de 6 mg/24 h pourraient être suffisamment efficaces. Chez la plupart des patients, la dose efficace s’inscrit entre 8 mg/24 h et 16 mg/24 h, et est atteinte en l’espace de 3 à 7 semaines. Au besoin, on peut réduire la dose à raison de 2 mg/24 h tous les 2 jours.
Pour obtenir une dose supérieure à 8 mg/24 h, il faut appliquer plusieurs timbres. Par exemple, on peut atteindre une dose de 10 mg/jour en appliquant un timbre à 6 mg/24 h et un timbre à 4 mg/24 h.
SJSR
Amorcer le traitement au moyen d’une dose unique de 1 mg/24 h. Selon la réponse du patient, la dose peut être augmentée à raison de 1 mg/24 h par semaine, jusqu’à l’atteinte d’une dose maximale de
3 mg/24 h. Au besoin, on peut réduire la dose à raison de 1 mg/24 h tous les 2 jours.
4.2.1. Arrêt du traitement
Maladie de Parkinson
La dose quotidienne doit être réduite progressivement, à raison de 2 mg/24 h tous les 2 jours, jusqu’à l’arrêt complet du traitement. Avant la réduction de la dose ou l’arrêt du traitement, le patient doit être informé des symptômes de sevrage possibles et surveillé étroitement par la suite (voir 7 Mises en garde et précautions, Système nerveux, Syndrome malin des neuroleptiques et 7 Mises en garde et précautions, Fonction psychiatrique, Syndrome de sevrage des agonistes dopaminergiques).
SJSR
La dose quotidienne doit être réduite progressivement, à raison de 1 mg/24 h tous les 2 jours, jusqu’à l’arrêt complet du traitement. Avant la réduction de la dose ou l’arrêt du traitement, le patient doit être informé des symptômes de sevrage possibles et surveillé étroitement par la suite (voir 7 Mises en garde et précautions, Système nerveux, Syndrome malin des neuroleptiques et 7 Mises en garde et précautions, Fonction psychiatrique, Syndrome de sevrage des agonistes dopaminergiques).
Populations particulières
Insuffisance hépatique
Il n’est pas nécessaire d’ajuster la dose en cas d’insuffisance hépatique légère ou modérée. NEUPRO n’a pas été évalué chez des patients atteints d’insuffisance hépatique grave (voir 10 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale
Il n’est pas nécessaire d’ajuster la dose en cas d’insuffisance rénale légère ou grave, même chez les patients dialysés (voir 10 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale). Selon des études ayant porté sur l’administration d’une dose unique de rotigotine, l’exposition aux métabolites inactifs conjugués double en présence d’insuffisance rénale grave, tandis que l’exposition à la molécule mère demeure comparable à celle qu’on observe en l’absence d’atteinte rénale. La rotigotine n’est pas éliminée par dialyse.
Enfants et adolescents
L’innocuité et l’efficacité de NEUPRO n’ont pas été étudiées chez les moins de 18 ans; par conséquent, l’emploi du médicament est déconseillé dans ce groupe d’âge (voir 1 Indications, Pédiatrie et 7 Mises en garde et précautions, Populations particulières, Enfants et adolescents).
4.4. Administration
Le timbre NEUPRO doit être appliqué sur une zone de peau propre, sèche et saine de l’abdomen, de la cuisse, de la hanche, du flanc, de l’épaule ou de la partie supérieure du bras. Il faut attendre 14 jours avant de revenir au même site d’application. Le timbre ne doit pas être appliqué sur une peau rouge, irritée ou blessée (voir 7 Mises en garde et précautions, Appareil cutané, Réactions au site d’application).
Utilisation et manipulation
Chaque timbre est emballé individuellement dans une pochette. NEUPRO doit être appliqué sur la peau dès qu’il a été sorti de sa pochette. Pour ce faire, décoller un côté de la pellicule (sans toucher à la partie collante) et apposer la face adhésive du timbre sur la peau, en appuyant fermement pour qu’il soit bien en place. Puis, soulever l’autre côté du timbre pour décoller l’autre moitié de la pellicule. Avec la paume de la main, appuyer fermement sur toute la surface du timbre durant 30 secondes pour qu’il adhère bien.
Il ne faut pas découper le timbre dans le but d’obtenir une dose plus faible.
4.5. Dose oubliée
Si le patient oublie de changer de timbre à l’heure habituelle, il doit le faire dès qu’il s’en rend compte, et le remplacer à l’heure habituelle le lendemain.
Si le timbre se décolle, il faut appliquer un nouveau timbre, et le remplacer à l’heure habituelle le lendemain.
5. Surdose
Symptômes
Les réactions indésirables les plus probables sont celles qui découlent des propriétés pharmacodynamiques des agonistes de la dopamine (stimulation dopaminergique centrale) : nausées, vomissements, hypotension, mouvements involontaires, hallucinations, confusion, convulsions, etc.
Traitement
Il n’existe pas d’antidote connu des agonistes de la dopamine. Si un surdosage est soupçonné, retirer le timbre NEUPRO (rotigotine). La libération du médicament sera alors interrompue, et les concentrations plasmatiques de rotigotine baisseront rapidement. Il faut assurer une surveillance étroite de la fréquence cardiaque, du rythme cardiaque et de la tension artérielle. Au besoin, recourir aux mesures de soutien nécessaires au maintien des fonctions vitales. Comme la rotigotine n’est pas éliminée par dialyse, celle-ci est peu susceptible de se révéler utile.
S’il faut mettre fin au traitement par NEUPRO, il est important de le faire graduellement pour éviter la survenue du syndrome malin des neuroleptiques (voir 7 Mises en garde et précautions, Système nerveux, Syndrome malin des neuroleptiques et 4 Posologie et administration, Posologie recommandée et ajustement posologique, Arrêt du traitement).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
| Voie | Forme pharmaceutique/teneur/composition | Ingrédients non médicinaux | ||
| d’administration | ||||
| Transdermique | Timbre NEUPRO (rotigotine) : | Couche externe : | ||
Description
NEUPRO (rotigotine) est un timbre transdermique contenant de la rotigotine, un agoniste de la dopamine non ergolinique. Appliqué sur une peau intacte, il libère le médicament de façon continue sur une période de 24 heures (période de port du timbre).
NEUPRO est offert en 6 teneurs : 1 mg/24 h, 2 mg/24 h, 3 mg/24 h, 4 mg/24 h, 6 mg/24 h et 8 mg/24 h. Selon sa teneur, le timbre mesure 5, 10, 15, 20, 30 ou 40 cm2, et contient 2,25 mg, 4,5 mg, 6,75 mg, 9,0 mg, 13,5 mg ou 18,0 mg de rotigotine, respectivement. La composition du timbre transdermique par unité de surface est identique pour toutes les teneurs.
Chaque timbre porte une inscription indiquant sa teneur : Neupro 1 mg/24h, Neupro 2 mg/24h, Neupro 3 mg/24h, Neupro 4 mg/24h, Neupro 6 mg/24h ou Neupro 8 mg/24h.
Structure et composantes
Le timbre transdermique matriciel NEUPRO est mince, de forme carrée aux coins arrondis et constitué de 3 couches :
- 1. Couche externe souple de couleur beige à brun pâle portant une inscription indiquant la teneur du timbre
- 2. Matrice médicamenteuse adhésive (silicone)
- 3. Pellicule protectrice
Conditionnement
Chaque timbre est emballé individuellement dans une pochette.
| Voie | Forme pharmaceutique/teneur/composition | Ingrédients non médicinaux | ||
| d’administration | ||||
Six teneurs. Dose nominale libérée sur 24 heures et teneur en rotigotine par timbre : Dose nominale de NEUPRO Teneur en rotigotine par timbre Taille du timbre NEUPRO 1 mg/24 heures 2,25 mg 5 cm2 2 mg/24 heures 4,5 mg 10 cm2 3 mg/24 heures 6,75 mg 15 cm2 4 mg/24 heures 9 mg 20 cm2 6 mg/24 heures 13,5 mg 30 cm2 8 mg/24 heures 18 mg 40 cm2 | Polyester siliconé et aluminisé, colorants (film – dioxyde de titane [E171], pigment jaune 95, pigment rouge 166; inscription – pigment rouge 144, pigment jaune 95, pigment noir 7). Matrice médicamenteuse adhésive (silicone) : Palmitate d’ascorbyle (E304), tout-rac-α-tocophérol (E307), copolymère de poly (diméthylsiloxane, triméthylsilyl-silicate), povidone K90 et métabisulfite de sodium (E223). Pellicule protectrice : Film polyester transparent recouvert de polymère fluoré. | |||
Chaque teneur est offerte en boîtes de 7, 20, 28, 30, 42, 50, 84 (2 x 42), 100 (2 x 50), 56, 60 ou 90 timbres.
7. Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Appareil cardiovasculaire
Troubles cardiopulmonaires : complications fibreuses
Des cas de fibrose rétropéritonéale, d’infiltration pulmonaire, d’épanchement pleural, d’épaississement pleural, de péricardite et de valvulopathie cardiaque ont été rapportés chez certains patients traités par des agonistes dopaminergiques dérivés de l’ergot. Bien que ces complications puissent disparaître à l’arrêt du traitement, la guérison n’est pas toujours complète.
Bien que de tels effets soient soupçonnés d’être liés à la composante ergoline de ces substances, on ignore s’ils peuvent se produire avec des agonistes dopaminergiques non dérivés de l’ergot.
Élévation de la tension artérielle et accélération de la fréquence cardiaque
Certains patients traités par NEUPRO ont présenté des augmentations modérément sévères de la tension artérielle systolique (> 180 mmHg) et/ou diastolique (> 105 mmHg) en position allongée et/ou debout. Au sein d’un groupe de patients atteints de la maladie de Parkinson à un stade avancé, ces élévations ont été plus fréquentes avec NEUPRO qu’avec le placebo. Parmi les patients atteints du SJSR, on a observé plus d’élévations de la tension artérielle diastolique (> 105 mmHg) sous NEUPRO que sous placebo.
Par comparaison au placebo, le traitement par NEUPRO (visant un stade quelconque de la maladie de Parkinson ou le SJSR) a également provoqué plus d’élévations légères ou modérées (> 20 mmHg) et marquées (> 40 mmHg) de la tension artérielle systolique ainsi que de la tension artérielle diastolique (> 10 mmHg et > 20 mmHg). Ces élévations sont survenues tant en position allongée que debout, ainsi qu’au moment de se lever d’une position allongée. Dans certains cas, l’élévation de seuil de la tension artérielle semblait dépendre de la dose administrée, et persistait à la dernière visite de l’étude.
Lors des études contre placebo, l’hypertension faisait partie des effets indésirables signalés plus souvent avec NEUPRO, tant chez les patients atteints de la maladie de Parkinson à un stade avancé (NEUPRO : 2,9 %; placebo : 1,9 %) que chez ceux ayant un SJSR (NEUPRO : 2,3 %; placebo : 0,0 %).
Certains patients atteints de la maladie de Parkinson à un stade avancé et du SJSR, sous NEUPRO ont présenté une augmentation de la fréquence cardiaque (> 100 battements par minute) en position allongée et/ou debout par rapport à ce qu’on a observé avec le placebo.
Il faut tenir compte des effets de NEUPRO sur la tension artérielle et la fréquence cardiaque lors du suivi du patient, surtout en présence d’une maladie cardiovasculaire.
Hypotension orthostatique
Les agonistes dopaminergiques, dont NEUPRO, semblent nuire à la régulation de la tension artérielle générale, ce qui provoque des accès d’hypotension orthostatique (posturale), surtout lors d’une augmentation de la dose. Les patients qui reçoivent ces agents pour le traitement de la maladie de Parkinson ou du SJSR doivent être informés de ce risque et demeurer à l’affût du moindre signe ou symptôme d’hypotension orthostatique, surtout pendant l’augmentation de dose. Il faut redoubler de vigilance chez les patients atteints de la maladie de Parkinson, vu leur moins grande capacité à répondre aux épreuves de provocation / leur tendance à l’instabilité posturale (voir 10 Pharmacologie clinique, Pharmacodynamie, Électrocardiographie et hypotension orthostatique).
Syncope
Les agonistes dopaminergiques, dont NEUPRO, ont été associés à des cas de syncope. La prudence s’impose à cet égard, surtout chez les patients avec une maladie cardiovasculaire grave ou des antécédents d’hypotension orthostatique ou de syncope. Dans les études cliniques avec NEUPRO, la syncope a été observée à un taux similaire à celui observé chez les patients traités par placebo. Étant donné que les patients atteints d’une maladie cardiovasculaire cliniquement pertinente ont été exclus de ces études, les patients atteints d’une maladie cardiovasculaire grave doivent être interrogés sur les symptômes de syncope et de pré-syncope.
Rétention aqueuse et gain de poids
Selon la base de données issue des études ayant comparé NEUPRO à un placebo, la fréquence d’œdème périphérique a été plus élevée chez les patients traités par NEUPRO. Au cours des études ouvertes de longue durée, elle a été de l’ordre de 12,4 à 18,7 % chez les patients atteints de la maladie de Parkinson et de 2,6 % chez ceux qui avaient un SJSR.
Les patients parkinsoniens traités par NEUPRO ont été plus nombreux à afficher un gain pondéral important (augmentation de plus de 10 % du poids initial) que ceux sous placebo. La prise de poids était souvent associée à l’apparition d’œdème périphérique, ce qui porte à croire que NEUPRO pourrait entraîner une rétention aqueuse considérable chez cette population. Le gain de poids a été généralement bien toléré par les participants aux études sur la maladie de Parkinson, mais pourrait se révéler problématique chez les patients sensibles aux conséquences cliniques d’une rétention aqueuse, comme ceux qui souffrent d’insuffisance cardiaque congestive ou d’insuffisance rénale grave.
Système nerveux
Augmentation
Le phénomène d’augmentation est une aggravation des symptômes du SJSR survenant pendant le traitement. Il se traduit soit par l’intensification générale des symptômes, soit par l’apparition des symptômes plus tôt dans la matinée par rapport à avant le début du traitement. Les agents dopaminergiques, dont NEUPRO, peuvent provoquer un phénomène d’augmentation. Lors de 2 études de phase III à double insu d’une durée de 6 mois ayant comparé NEUPRO à un placebo chez des patients atteints du SJSR, la fréquence d’augmentation cliniquement importante a été de 1,5 % chez les patients traités et de 0,5 % chez les témoins. Lors de 2 études de suivi menées en mode ouvert au cours des 12 mois suivants, elle a été de 2,9 %. L’augmentation n’a entraîné aucun abandon. D’après les résultats d’une étude ouverte de 5 ans sur les effets du traitement, le taux d’augmentation était de 11,9 % chez les patients traités aux doses approuvées pour le SJSR (1 à 3 mg/24 h); 5,1 % des cas ont été jugés cliniquement importants. La majorité des épisodes d’augmentation sont survenus au cours des deux premières années du traitement.
Dyskinésie
NEUPRO peut intensifier les effets indésirables dopaminergiques de la lévodopa et causer ou exacerber la dyskinésie. Lors d’une étude menée auprès de patients atteints de la maladie de Parkinson à un stade avancé (recevant également de la lévodopa), la fréquence de dyskinésie a été plus élevée chez les sujets traités par NEUPRO que chez ceux sous placebo, et augmentait à mesure que s’élevait la dose. Les patients sous NEUPRO ont également été plus nombreux à se retirer de l’étude pour cause de dyskinésie.
Syndrome malin des neuroleptiques
Des symptômes rappelant ceux du syndrome malin des neuroleptiques ont été signalés lors de l’arrêt brusque d’un traitement dopaminergique. Il est donc recommandé de cesser le traitement de manière progressive (voir 4 Posologie et administration, Posologie recommandée et ajustement posologique, Arrêt du traitement).
Rebond
Le phénomène de rebond, soit une exacerbation des symptômes du SJSR, survient à la fin de l’intervalle posologique, lié à la demi-vie du médicament. Selon les rapports publiés, le retrait et le sevrage d’agents dopaminergiques peuvent provoquer un rebond. Aucun cas de rebond n’a été signalé lors des études comparatives avec placebo ni des essais ouverts de longue durée sur NEUPRO.
Fonction visuelle
Rétinopathie : rats albinos
Une dégénérescence rétinienne a été observée chez les rats. La portée de cet effet chez l’homme n’a pas été établie, mais le risque ne peut être écarté en raison de l’éventuelle perturbation du mécanisme de phagocytose (renouvellement des disques) observé chez tous les vertébrés (voir 16 Pharmacologie non clinique, Toxicologie particulière).
Considérations périopératoires
Des études menées auprès de patients atteints de la maladie de Parkinson et du SJSR devant subir une intervention chirurgicale ont confirmé que l’administration de NEUPRO peut se poursuivre au cours de la période périopératoire lorsque la voie orale est restreinte ou contre-indiquée.
Fonction psychiatrique
Hallucinations / Mode de pensée et de comportement anormal
Chez les patients atteints de la maladie de Parkinson à un stade avancé, la fréquence des hallucinations a été plus élevée avec NEUPRO (4,0 %) qu’avec le placebo (1,3 %), et augmentait à mesure que s’élevait la dose. Comme les hallucinations étaient suffisamment graves pour commander l’arrêt du traitement (surtout lors de l’augmentation ou de l’ajustement de la dose), le taux d’abandon a aussi été plus élevé sous NEUPRO (1,7 %) que sous placebo (< 0,5 %). On a également signalé des cas d’hallucinations après la commercialisation du médicament.
Selon des rapports de pharmacovigilance, NEUPRO peut provoquer une altération ou une détérioration parfois très grave de l’état mental et du comportement (p. ex. comportement psychotique), au cours du traitement, au début du traitement ou au moment d’en augmenter la dose. D’autres médicaments prescrits pour atténuer les symptômes parkinsoniens peuvent avoir des effets semblables sur la pensée et le comportement. Ce mode de pensée et de comportement anormal peut être constitué d’une ou plusieurs manifestations : idéations paranoïaques, délire, hallucinations, confusion, comportement psychotique, désorientation, agressivité, agitation et délirium. De telles manifestations ont également été observées lors des études cliniques ayant évalué NEUPRO dans le traitement de la maladie de Parkinson (tous stades) et du SJSR.
Il ne faut pas prescrire NEUPRO aux patients atteints d’un trouble psychotique majeur, vu le risque d’exacerbation de la psychose. Par ailleurs, certains antipsychotiques pourraient aggraver les symptômes parkinsoniens et réduire l’efficacité de NEUPRO (voir 9 Interactions médicamenteuses, Interactions médicament-médicament).
Troubles du contrôle des impulsions et autres troubles associés
Des troubles du contrôle des impulsions se caractérisant par l’adoption de comportements compulsifs : pulsions intenses de jouer, pulsions sexuelles accrues, pulsions intenses de dépenser de l’argent, alimentation compulsive, stéréotypie (punding) et/ou d’autres pulsions intenses, ont été signalé chez des patients atteints de la maladie de Parkinson et du SJSR traités par des agonistes dopaminergiques, dont NEUPRO. Chez certains patients, un syndrome de dysrégulation de la dopamine (DDS), se manifestant par l’envie irrépressible de prendre plus de médicament que nécessaire, a été observé pendant le traitement à la rotigotine. Comme ces comportements ne sont pas nécessairement perçus comme anormaux, il est important que le médecin s’enquière de leur apparition auprès des patients et de leurs aidants. Si de telles pulsions se manifestent pendant le traitement par NEUPRO, il faut envisager de réduire la dose ou de cesser le traitement, en tenant compte de la réponse du patient au médicament et des symptômes de sevrage possibles (voir 7 Mises en garde et précautions, Fonction psychiatrique, Syndrome de sevrage des agonistes dopaminergiques). La fréquence des troubles compulsifs/impulsifs est plus faible chez les sujets qui reçoivent NEUPRO pour le traitement d’un SJSR que pour celui de la maladie de Parkinson.
Selon les données sur l’innocuité clinique de NEUPRO, la fréquence des comportements compulsifs/impulsifs était plus élevée chez les patients traités que chez ceux sous placebo, et encore plus élevée chez ceux qui ont reçu NEUPRO lors d’études ouvertes de longue durée (voir 8 Effets indésirables, Autres effets indésirables observés au cours des études cliniques, Troubles du contrôle des impulsions).
Syndrome de sevrage des agonistes dopaminergiques (SSAD)
Un syndrome de sevrage médicamenteux a été signalé lors de la réduction de la dose ou après l’arrêt du traitement par des agonistes dopaminergiques, dont la rotigotine. Des données limitées suggèrent que les patients souffrant de troubles du contrôle des impulsions et ceux recevant une dose quotidienne élevée et/ou des doses cumulatives élevées d’un agoniste dopaminergique (AD) peuvent présenter un risque plus élevé de développer un (SSAD). Les symptômes de sevrage ne répondent pas à la lévodopa et peuvent inclure apathie, anxiété, dépression, fatigue, sudation, crises de panique, insomnie, irritabilité et douleur. Avant l’arrêt du traitement, il faut informer le patient des symptômes de sevrage possibles et le surveiller étroitement pendant la réduction de la dose et après l’arrêt du traitement. Pour tenter de venir à bout des symptômes de sevrage graves, on peut envisager l’administration temporaire de NEUPRO à la dose efficace la plus faible qui soit.
Sensibilité et résistance
Sensibilité aux sulfites
NEUPRO contient du métabisulfite de sodium, substance pouvant provoquer des réactions de type allergique caractérisées par des symptômes anaphylactiques, ainsi que des crises d’asthme modéré ou potentiellement mortel chez les personnes sensibles. On ne connaît pas la prévalence exacte de la sensibilité aux sulfites dans la population générale, mais elle est plus élevée chez les asthmatiques.
Appareil cutané
Réactions au site d’application
Il existe un risque de réaction – généralement légère ou modérée – au site d’application du timbre. Il est recommandé de changer de site d’application tous les jours, et d’attendre 14 jours avant de revenir au même site. Si la réaction persiste durant plusieurs jours, s’aggrave ou affecte une zone qui dépasse celle de l’application du timbre, il faut déterminer si les bienfaits du traitement l’emportent sur ses risques.
Si le timbre provoque une irritation ou une éruption cutanée, il ne faut pas exposer la région atteinte au soleil tant qu’elle n’est pas guérie, car la peau pourrait changer de couleur.
Si les timbres NEUPRO provoquent une réaction cutanée généralisée, il faut cesser le traitement.
Exposition à la chaleur
L’effet de l’exposition du timbre NEUPRO à la chaleur n’a pas été étudié in vivo. On a toutefois constaté que la chaleur peut accroître de plusieurs fois l’absorption d’autres produits transdermiques, et de tels effets ont également été observés lors d’études menées in vitro sur la libération de rotigotine à partir des timbres NEUPRO. Pendant le port d’un timbre NEUPRO, le patient doit éviter d’exposer le site d’application à des sources de chaleur externes (coussins chauffants, couvertures électriques, lampes solaires, saunas, spas, lits d’eau chauffants, soleil direct de façon prolongée).
Imagerie par résonance magnétique et cardioversion
La couche externe du timbre NEUPRO contient de l’aluminium. Pour éviter les brûlures, le timbre NEUPRO doit être retiré avant un examen d’IRM ou une cardioversion.
Mélanome
Des études épidémiologiques ont révélé que le risque de mélanome est environ 6 fois plus élevé chez les patients parkinsoniens que dans la population générale. Il n’a pas pu être déterminé si ce risque plus élevé était dû à la maladie de Parkinson ou à d’autres facteurs, tels que les médicaments utilisés pour traiter la maladie de Parkinson. Bien qu’aucun cas de mélanome n’ait été signalé durant les études ayant comparé NEUPRO à un placebo, 6 cas ont été signalés (0,3 %) lors d’études ouvertes de longue durée.
Les patients et le personnel soignant doivent donc surveiller étroitement l’apparition de mélanome pendant le traitement par NEUPRO (quelle qu’en soit l’indication) grâce à des examens fréquents et réguliers de la peau, qui doivent idéalement être effectués par un professionnel qualifié (p. ex. un dermatologue).
7.1. Populations particulières
7.1.1. Grossesse
Étant donné qu’il n’existe pas de données suffisamment pertinentes sur l’utilisation de NEUPRO chez la femme enceinte, l’utilisation de NEUPRO est déconseillée pendant la grossesse. Lors d’études menées sur des souris, des rates et des lapines gravides, l’administration de doses de rotigotine comparables ou inférieures à la dose utilisée chez l’humain a nui au développement embryofœtal (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1.2. Allaitement
L’emploi de NEUPRO est déconseillé durant l’allaitement. Si le traitement par NEUPRO est considéré nécessaire, la mère doit cesser d’allaiter. Comme la rotigotine réduit la sécrétion de prolactine chez l’humain, on peut s’attendre à ce qu’elle inhibe la lactation. Par ailleurs, des études menées sur des rates ont montré que la rotigotine et/ou ses métabolites sont excrétés dans le lait maternel.
7.1.3. Enfants et adolescents
L’innocuité et l’efficacité de NEUPRO n’ayant pas été étudiées chez les moins de 18 ans, l’emploi du médicament est déconseillé dans ce groupe d’âge.
7.1.4. Personnes âgées
Les taux plasmatiques de rotigotine se sont généralement révélés comparables chez les patients âgés de 65 à 80 ans et les plus jeunes (d’environ 40 à 64 ans) recevant les mêmes doses de NEUPRO. Bien qu’on n’ait pas évalué les effets de NEUPRO chez les plus de 80 ans, l’exposition pourrait être plus élevée chez ceux-ci en raison du vieillissement de la peau (voir 10 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées). Par ailleurs, l’insuffisance rénale légère ou modérée n’a que peu d’effet sur la pharmacocinétique de la rotigotine.
Lors des études cliniques ayant évalué NEUPRO dans le traitement de la maladie de Parkinson, environ 50 % des sujets étaient âgés de 65 ans ou plus et environ 11 %, de 75 ans et plus. Au cours des études sur le traitement du SJSR, 26 % des sujets avaient 65 ans ou plus. Dans l’ensemble des études cliniques, le traitement par NEUPRO a été amorcé au moyen d’une dose faible que l’on a augmenté graduellement, en fonction de la tolérabilité, jusqu’à l’obtention de l’effet thérapeutique optimal.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les effets indésirables survenus pendant le traitement chez plus de 10 % des patients utilisant les timbres NEUPRO (rotigotine) contre la maladie de Parkinson ont été nausées, vomissements, étourdissements, somnolence, réactions au site d’application et céphalées. Chez les patients atteints du SJSR, ceux-ci comprenaient les nausées, les réactions au site d’application, la fatigue et les céphalées.
Au début du traitement, des réactions indésirables d’origine dopaminergique telles que nausées et vomissements peuvent se produire. Lors des essais cliniques, ces réactions sont survenues plus souvent pendant la période d’ajustement posologique que durant le traitement d’entretien. Généralement d’intensité légère ou modérée et passagères, elles disparaissent au fil du temps, même si la prise du médicament se poursuit.
Durant les essais cliniques, les patients étaient instruits de changer de site d’application. La majorité des réactions au site d’application étaient légères ou modérées et limitées à la zone d’application.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Fréquence des effets indésirables survenus durant le traitement lors d’études cliniques comparatives sur la maladie de Parkinson aux premiers stades
L’innocuité de NEUPRO a été évaluée chez 649 patients dont la maladie de Parkinson était à ses premiers stades lors de 3 études comparatives avec placebo menées à double insu d’une durée de 3 à 9 mois : une étude de phase II à double insu évaluant la réponse à une dose fixe de NEUPRO en regard d’un placebo, et 2 études de phase III à double insu comparant plusieurs doses de NEUPRO à un placebo. Les patients ont reçu soit NEUPRO (doses de 2 mg/24 h à 8 mg/24 h), soit un placebo une fois par jour.
Parmi les effets indésirables survenus le plus souvent (fréquence ≥ 5 %) pendant le traitement, les suivants ont été plus fréquents avec NEUPRO qu’avec le placebo : nausées, réactions au site d’application/d’instillation, somnolence, étourdissements, céphalées, vomissements, fatigue, insomnie, œdème périphérique et constipation.
Environ 6,8 % des sujets sous NEUPRO et 5,9 % des témoins ont signalé des effets indésirables graves, dont les plus fréquents ont été les réactions au site d’application (0,5 % avec NEUPRO vs 0,0 % avec le placebo).
Environ 13 % des 649 patients sous NEUPRO ont cessé leur traitement en raison d’effets indésirables, comparativement à 6 % des 290 patients sous placebo. Les principaux motifs d’abandon ont été les réactions au site d’application, les nausées et les vomissements.
Le Tableau 2 dresse la liste des effets indésirables survenus durant le traitement chez ≥ 2 % des patients recevant NEUPRO et chez une plus grande proportion de sujets traités que de témoins lors des 3 études comparatives avec placebo à double insu menées sur la maladie de Parkinson aux premiers stades. Les participants à ces études ne recevaient pas de lévodopa en concomitance.
Tableau 2 – Fréquence (%) des effets indésirables survenus pendant le traitement lors de 3 études comparatives avec placebo à double insu portant sur la maladie de Parkinson aux premiers stades (effets touchant ≥ 2 % des patients recevant NEUPRO [rotigotine] et une plus grande proportion de sujets traités que de témoins)
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 290 % | Rotigotine (total) N = 649 % |
| Troubles de l’oreille et du labyrinthe | ||
| Vertiges | 1,4 | 2,0 |
| Troubles gastro-intestinaux | ||
| Nausées | 15,5 | 37,3 |
| Vomissements | 2,1 | 12,5 |
| Constipation | 3,8 | 5,5 |
| Diarrhée | 3,8 | 3,9 |
| Dyspepsie | 1,4 | 3,1 |
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 290 % | Rotigotine (total) N = 649 % |
| Sécheresse buccale | 1,7 | 3,1 |
| Troubles généraux et réactions au site d’administration | ||
| Réactions au site d’application/d’instillationa | 13,8 | 36,2 |
| Fatigue | 6,9 | 7,6 |
| Œdème périphérique | 5,5 | 5,9 |
| Asthénie | 2,1 | 2,2 |
| Infections et infestations | ||
| Rhinopharyngite | 3,8 | 3,9 |
| Infection des voies urinaires | 1,4 | 2,8 |
| Grippe | 0,7 | 2,0 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Dorsalgie | 4,5 | 4,8 |
| Spasmes musculaires | 1,7 | 3,2 |
| Arthralgie | 2,4 | 2,9 |
| Troubles du système nerveux | ||
| Somnolence | 14,5 | 23,0 |
| Étourdissements | 10,7 | 17,4 |
| Céphalées | 10,3 | 13,6 |
| Troubles psychiatriques | ||
| Insomnie | 3,8 | 7,4 |
| Rêves anormaux | 0,3 | 3,5 |
| Dépression | 2,1 | 2,6 |
| Troubles cutanés et sous-cutanés | ||
| Hyperhidrose | 2,4 | 3,4 |
| Érythème | 1,0 | 2,5 |
| Troubles vasculaires | ||
| Hypertension | 2,1 | 2,9 |
a Terme de haut niveau (MedDRA)
Réactions indésirables liées à la dose
Bon nombre des réactions indésirables observées semblaient liées à la dose administrée. Parmi celles-ci figuraient nausées, réactions au site d’application, étourdissements, vomissements, somnolence, états asthéniques (fatigue et asthénie), insomnie, rêves anormaux et œdème périphérique.
Fréquence des effets indésirables survenus pendant le traitement lors d’études cliniques comparatives sur la maladie de Parkinson à un stade avancé
L’innocuité de NEUPRO a été évaluée chez 658 patients atteints de la maladie de Parkinson à un stade avancé dans le cadre de 3 études comparatives avec placebo menées à double insu d’une durée de 3 à 7 mois : une étude de phase II à double insu évaluant la réponse à une dose fixe de NEUPRO en regard d’un placebo, une étude de phase III à double insu comparant une dose fixe de NEUPRO à un placebo, et une étude de phase III à double insu comparant plusieurs doses de NEUPRO à un placebo. Les sujets participant à ces études ont reçu la lévodopa en concomitance. Les patients ont reçu soit NEUPRO (doses de 4 mg/24 h à 16 mg/24 h), soit un placebo une fois par jour.
Parmi les effets indésirables survenus le plus souvent (fréquence ≥ 5 %) pendant le traitement, les suivants ont été plus fréquents avec NEUPRO qu’avec le placebo : réactions au site d’application/d’instillation, nausées, somnolence, dyskinésie, étourdissements, vomissements, insomnie et œdème périphérique.
Environ 7,4 % des sujets sous NEUPRO et 6,9 % des témoins ont signalé des effets indésirables graves, dont les plus fréquents ont été les nausées et la dermatite au site d’application (0,6 % avec NEUPRO vs 0,0 % avec le placebo dans les deux cas).
Environ 11 % des 658 patients sous NEUPRO ont cessé leur traitement en raison d’effets indésirables, comparativement à 8 % des témoins. Les principaux motifs d’abandon ont été les nausées, les vomissements, les étourdissements et les réactions au site d’application.
Le Tableau 3 dresse la liste des effets indésirables survenus durant le traitement chez ≥ 2 % des patients recevant NEUPRO et chez une plus grande proportion de sujets traités que de témoins lors des 3 études comparatives avec placebo à double insu menées sur la maladie de Parkinson à un stade avancé.
Tableau 3 – Fréquence (%) des effets indésirables survenus pendant le traitement lors de 3 études comparatives avec placebo à double insu portant sur la maladie de Parkinson à un stade avancé (effets touchant ≥ 2 % des patients recevant NEUPRO [rotigotine] et une plus grande proportion de sujets traités que de témoins)
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 317 % | Rotigotine (total) N = 658 % |
| Troubles gastro-intestinaux | ||
| Nausées | 14,2 | 22,2 |
| Vomissements | 4,4 | 8,8 |
| Constipation | 3,5 | 3,8 |
| Diarrhée | 2,8 | 3,5 |
| Troubles généraux et réactions au site d’administration | ||
| Réactions au site d’application/d’instillationa | 11,4 | 25,8 |
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 317 % | Rotigotine (total) N = 658 % |
| Œdème périphérique | 0,9 | 5,3 |
| Asthénie | 1,9 | 2,3 |
| Infections et infestations | ||
| Rhinopharyngite | 2,2 | 3,8 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Arthralgie | 3,2 | 4,4 |
| Dorsalgie | 4,1 | 4,3 |
| Spasmes musculaires | 1,9 | 2,6 |
| Troubles du système nerveux | ||
| Somnolence | 13,6 | 16,0 |
| Dyskinésie | 5,0 | 12,5 |
| Étourdissements | 7,6 | 11,6 |
| Céphalées | 6,6 | 7,3 |
| Troubles psychiatriques | ||
| Insomnie | 5,0 | 6,2 |
| Hallucinations | 1,3 | 4,0 |
| Troubles cutanés et sous-cutanés | ||
| Éruption cutanée | 1,6 | 2,6 |
| Prurit | 1,6 | 2,0 |
| Troubles vasculaires | ||
| Hypertension | 1,9 | 2,9 |
a Terme de haut niveau (MedDRA)
Réactions indésirables liées à la dose
Les réactions indésirables liées à la dose comprenaient les réactions au site d’application, la somnolence, les étourdissements, la dyskinésie, l’insomnie, les troubles de la perception (hallucinations et autres), les céphalées et l’œdème périphérique.
Fréquence des effets indésirables survenus pendant le traitement lors d’études cliniques comparatives sur le SJSR
L’innocuité de NEUPRO a été évaluée auprès de 748 patients atteints d’un SJSR admis à 2 études de phase III à double insu comparant une dose fixe (dose d’entretien) de NEUPRO et un placebo pendant 6 mois. Les patients ont reçu soit NEUPRO (doses de 0,5 mg/24 h à 3 mg/24 h), soit un placebo une fois par jour.
Parmi les effets indésirables survenus le plus souvent (fréquence ≥ 5 %) pendant le traitement, les suivants ont été plus fréquents avec NEUPRO qu’avec le placebo : réactions au site d’application/d’instillation, nausées, céphalées, fatigue, rhinopharyngite, somnolence, étourdissements et prurit.
Environ 5,6 % des sujets sous NEUPRO et 4,1 % des témoins ont signalé des effets indésirables graves, dont les plus fréquents ont été les réactions au site d’application/d’instillation (0,8 % avec NEUPRO vs 0,0 % avec le placebo).
Environ 18 % des 748 patients sous NEUPRO ont cessé leur traitement en raison d’effets indésirables, comparativement à 6 % des témoins. Les principaux motifs d’abandon ont été les réactions au site d’application, les étourdissements et les nausées.
Le Tableau 4 dresse la liste des effets indésirables survenus durant le traitement chez ≥ 2 % des patients recevant NEUPRO et chez une plus grande proportion de sujets traités que de témoins lors des 2 études comparatives avec placebo à double insu menées sur le SJSR.
Tableau 4 – Fréquence (%) des effets indésirables survenus pendant le traitement lors de 2 études comparatives avec placebo de phase III à double insu portant sur le SJSR (effets touchant ≥ 2 % des patients recevant NEUPRO [rotigotine] et une plus grande proportion de sujets traités que de témoins)
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 214 % | Rotigotine (total) N = 748 % |
| Troubles de l’oreille et du labyrinthe | ||
| Vertiges | 1,4 | 2,3 |
| Troubles gastro-intestinaux | ||
| Nausées | 9,3 | 19,3 |
| Sécheresse buccale | 3,7 | 4,4 |
| Diarrhée | 4,2 | 4,4 |
| Constipation | 3,3 | 3,5 |
| Vomissements | 0,9 | 3,3 |
| Dyspepsie | 0,9 | 2,1 |
| Troubles généraux et réactions au site d’administration | ||
| Réactions au site d’application/d’instillationa | 3,3 | 34,2 |
| Fatigue | 7,5 | 10,6 |
| Infections et infestations | ||
| Rhinopharyngite | 7,0 | 7,9 |
| Infection des voies urinaires | 1,9 | 2,4 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Douleurs dans les membres | 1,9 | 2,7 |
| Spasmes musculaires | 1,4 | 2,0 |
| Troubles du système nerveux | ||
| Appareil, système ou organe touché – Terme privilégié / Terme de haut niveau (MedDRA) | Placebo N = 214 % | Rotigotine (total) N = 748 % |
| Céphalées | 11,2 | 16,7 |
| Somnolence | 4,2 | 7,5 |
| Étourdissements | 5,6 | 6,6 |
| Troubles psychiatriques | ||
| Insomnie | 3,3 | 4,4 |
| Troubles du sommeil | 0,9 | 2,1 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 1,9 | 2,0 |
| Troubles cutanés et sous-cutanés | ||
| Prurit | 3,3 | 5,3 |
| Hyperhidrose | 2,3 | 3,5 |
| Troubles vasculaires | ||
| Hypertension | 0,0 | 2,3 |
a Terme de haut niveau (Dictionnaire MedDRA)
Réactions indésirables liées à la dose
Les réactions indésirables liées à la dose comprenaient les réactions au site d’application, les nausées et la somnolence.
Autres effets indésirables observés au cours des études cliniques
NEUPRO a été administré à 4089 sujets atteints de la maladie de Parkinson ou du SJSR dans le cadre d’études comparatives avec placebo et d’essais ouverts. Outre les effets indésirables énoncés précédemment, les réactions suivantes ont été signalées pendant le traitement. En l’absence de contrôles appropriés dans certaines de ces études, une relation causale entre ces événements et le traitement par NEUPRO ne peut être déterminée. Les effets indésirables sont classés par appareil, système ou organe et énumérés par ordre décroissant de fréquence, selon les définitions suivantes : fréquents (≥ 1/100 des sujets), peu fréquents (≥ 1/1000 et < 1/100 des sujets) et rares (< 1/1000 des sujets).
Troubles cardiaques : fréquent – fibrillation auriculaire; peu fréquents – tachycardie supraventriculaire, palpitations, insuffisance cardiaque
Troubles visuels : fréquent – vision floue; peu fréquents – altération de la vue, photopsie
Troubles gastro-intestinaux : fréquent – douleur abdominale; rare – occlusion intestinale
Troubles généraux et réactions au site d’administration : fréquents – états asthéniquesa (fatigue, asthénie, malaise); peu fréquent – irritabilité
Troubles immunitaires : peu fréquent – hypersensibilité, pouvant inclure un angio-œdème
Lésion, intoxication et complications liées à l’administration : fréquents – chutes
Épreuves de laboratoire : fréquents – gain ou perte de poids; CPK élevée, peu fréquents – élévation des taux des enzymes hépatiquesa (ASAT, ALAT, GGT), accélération de la fréquence cardiaque, hyperglycémie
Troubles du système nerveux : fréquents – altération de la consciencea (syncope, syncope vasovagale, perte de conscience), étourdissements orthostatiques; peu fréquents – léthargie, convulsions; rare – ischémie cérébrale
Troubles psychiatriques : fréquents – troubles de la perceptiona (hallucinations visuelles et auditives, illusions), accès d’endormissement, cauchemars, état confusionnel, troubles du contrôle des impulsions (envie irrépressible de jouer ou de manger, stéréotypie), augmentation du désir sexuela (hypersexualité, hausse de la libido), trouble obsessif-compulsif; peu fréquents – paranoïa, trouble psychotique, agitation, désorientation, rares – idées suicidaires, tentative de suicide, suicide, illusions, délire
Troubles de l’appareil génital et des seins : fréquent – dysfonction érectile
Troubles respiratoires, thoraciques et médiastinaux : peu fréquent – hoquet
Troubles de la peau et des tissus sous-cutanés : fréquents – dermatite de contact, irritation; peu fréquents – éruption cutanée généralisée, tumeur maligne, mélanome
Troubles des voies urinaires : fréquent – infection des voies urinaires; peu fréquent – rétention urinaire
Troubles vasculaires : fréquents – hypotension orthostatique, hypotension
a Terme de haut niveau (Dictionnaire MedDRA)
Somnolence et accès d’endormissement soudains :
NEUPRO a été associé à la somnolence; y compris des cas de somnolence diurne excessive et des accès d’endormissement soudains. Durant les études comparatives avec placebo sur la maladie de Parkinson et le SJSR, les accès d’endormissement soudains ont été signalés à une fréquence de 0 à 0,33 % sous placebo et de 0,2 à 1,2 % sous NEUPRO. Au cours des études ouvertes de longue durée, la fréquence de cet effet s’est inscrite entre 1,2 et 1,8 % (voir 3 Encadré sur les mises en garde et précautions importantes, Accès d’endormissement soudains).
Troubles du contrôle des impulsions :
Des troubles du contrôle des impulsions (envie irrépressible de jouer, de manger, de dépenser de l’argent; augmentation de la libido et hypersexualité) ont été observés lors du traitement avec les agonistes dopaminergiques, dont NEUPRO. Dans la base de données sur l’innocuité issues des études cliniques sur NEUPRO, la fréquence déclarée des troubles compulsifs/impulsifs se situe entre 0 et 0,3 %, et est plus élevée chez les sujets sous NEUPRO que chez ceux sous placebo. Au cours des études ouvertes de longue durée, ces troubles ont touché 5,6 % et 3,2 % des patients atteints de la maladie de Parkinson (premiers stades et stade avancé, respectivement) et 0,4 % de ceux qui souffraient du SJSR (voir 7 Mises en garde et précautions, Fonction psychiatrique, Troubles du contrôle des impulsions et autres troubles associés).
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables relevés depuis la commercialisation du produit sont essentiellement les mêmes que ceux qu’on a observés durant les études cliniques; s’y ajoutent ceux qui sont énumérés ci-dessous. Comme ces effets sont signalés de façon volontaire par une population de taille inconnue, il n’est pas possible d’en évaluer la fréquence avec précision, ni d’établir s’ils ont été causés par l’exposition au médicament.
Troubles immunitaires : hypersensibilité, pouvant inclure un œdème des lèvres et de la langue
Affections gastro-intestinales : diarrhée
Troubles musculo-squelettiques et du tissu conjonctif : rhabdomyolyse
Troubles du système nerveux : le syndrome de la tête tombantea
Troubles psychiatriques : agressivité, syndrome de dysrégulation dopaminergique
Troubles de la peau et des tissus sous-cutanés : prurit généralisé
Syndrome de sevrage médicamenteux :
L’apparition d’un groupe de symptômes – l’anxiété, la fatigue, la transpiration, l’insomnie, les crises de panique, la dépression, l’apathie, l’irritabilité et la douleur – a été signalée lors de la réduction de la dose et de l’arrêt graduel du traitement (voir 7 Mises en garde et précautions, Fonction psychiatrique, Syndrome de sevrage des agonistes dopaminergiques (SSAD)).
a Seulement observé chez les patients atteints de la maladie de Parkinson.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Études sur la liaison aux récepteurs
Des analyses fonctionnelles ont permis de caractériser la rotigotine en tant qu’agoniste des récepteurs dopaminergiques. En plus d’exercer un effet agoniste sur les récepteurs D2 et D3, elle agit sur les récepteurs D1, D4 et D5. La rotigotine module également certains récepteurs non dopaminergiques, notamment les sous-types alpha2B (effet antagoniste) et 5-HT1A (effet agoniste). Elle n’a pas d’affinité pour les récepteurs 5-HT2B. On ne connaît pas la portée de ces interactions non dopaminergiques sur l’efficacité in vivo de la rotigotine.
Il a été démontré qu’administrée aux doses thérapeutiques, la rotigotine n’interagit pas avec les enzymes qui assurent la biotransformation de la dopamine ni avec les transporteurs des catécholamines.
9.3. Interactions médicament-comportement
L’interaction de NEUPRO avec des facteurs de risque individuels (p. ex. tabagisme, usage de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Les médicaments apparaissant ci-dessous sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Antagonistes de la dopamine
Comme la rotigotine est un agoniste dopaminergique, il est déconseillé de l’employer avec des antagonistes de la dopamine comme les neuroleptiques (phénothiazines, butyrophénones, thioxanthènes) ou le métoclopramide.
Sédatifs
Vu le risque d’effets additifs, la prudence s’impose lors de la consommation d’alcool et de la prise de sédatifs ou d’autres dépresseurs du système nerveux central (benzodiazépines, antipsychotiques, antidépresseurs).
Lévodopa et carbidopa
Les propriétés pharmacocinétiques de la lévodopa et de la carbidopa, de même que celles de la rotigotine, demeurent inchangées lors de l’administration concomitante de ces agents.
Cela dit, certains effets indésirables dopaminergiques (hallucinations, dyskinésie, œdème périphérique) tendent à être plus fréquents pendant la prise simultanée de rotigotine et de lévodopa.
Dompéridone
La dompéridone n’altère en rien la pharmacocinétique de la rotigotine. Or, si l’on envisage de l’administrer en association avec NEUPRO, il est recommandé de consulter la monographie de la dompéridone pour connaître les plus récentes mises en garde relatives à l’innocuité.
Contraceptifs oraux
L’administration de rotigotine à 3 mg/24 h n’a pas altéré les propriétés pharmacodynamiques ni pharmacocinétiques des contraceptifs oraux (association éthinylestradiol à 0,03 mg/lévonorgestrel à 0,15 mg).
Oméprazole
L’administration concomitante d’oméprazole (un inhibiteur de la CYP2C19) à 40 mg/jour n’a pas altéré les paramètres pharmacocinétiques de la rotigotine à l’état d’équilibre (4 mg/24 h).
9.5. Interactions médicament-aliment
Comme le médicament est libéré par voie transdermique, ses propriétés ne devraient pas être altérées par la prise d’aliments et les affections gastro-intestinales.
9.6. Interactions médicament-plante médicinale
L’existence d’interactions entre NEUPRO et les produits à base de plantes médicinales n’a pas été établie.
9.7. Interactions médicament-examens de laboratoire
NEUPRO (rotigotine) n’exerce pas d’effets connus sur les résultats des épreuves de laboratoire.
10. Pharmacologie clinique
10.1. Mode d’action
La rotigotine est un agoniste de la dopamine non ergolinique destinée au traitement des signes et des symptômes de la maladie de Parkinson et du SJSR idiopathique.
Des données préliminaires ont révélé que la rotigotine est un agoniste des récepteurs D2 et D3, et qu’elle agit aussi sur les récepteurs D1, D4 et D5. Elle module également certains récepteurs non dopaminergiques, notamment les récepteurs alpha2B (effet antagoniste) et 5-HT1A (effet agoniste). Elle n’a pas d’affinité pour les récepteurs 5-HT2B.
Le mode d’action précis de la rotigotine dans le traitement de la maladie de Parkinson et du SJSR n’est pas connu. La rotigotine réduirait les symptômes parkinsoniens en stimulant les récepteurs D3, D2 et D1 dans le putamen et le noyau caudé. Son effet thérapeutique dans le SJSR découlerait aussi de son activité sur les récepteurs dopaminergiques.
10.2. Pharmacodynamie
Électrocardiographie et hypotension orthostatique
Les éventuels effets de doses croissantes de NEUPRO (rotigotine) sur les résultats de l’électrocardiographie ont été évalués au moyen d’une étude comparative (placebo et témoin actif) à double insu et à répartition aléatoire avec groupes parallèles. Les sujets, atteints de la maladie de Parkinson idiopathique à un stade avancé, ont reçu soit NEUPRO (N = 66), soit un timbre placebo (N = 64). NEUPRO a été administré à une dose nominale de 4 mg/24 h à 24 mg/24 h, augmentée graduellement sur une période de 43 jours, à raison de 4 mg/24 h tous les 7 jours. Aucune des doses de NEUPRO (dose maximale de 24 mg/24 h) n’a influé sur l’intervalle QTc, mais on a observé une légère augmentation de la fréquence cardiaque initiale (corrigée en fonction du placebo), d’environ 2 battements par minute, avec toutes les doses administrées.
La survenue d’hypotension orthostatique a été évaluée au début de l’étude et aux semaines 1, 2, 3, 4, 5 et 6. On mesurait la tension artérielle en position allongée, puis en position debout, 1 minute et 3 minutes après que le sujet se soit levé. Les chutes ≥ 20 mmHg de la tension systolique et/ou ≥ 10 mmHg de la tension diastolique, observées de façon soutenue après 1 et/ou 3 minutes debout, ont révélé la présence d’hypotension orthostatique. Durant les 2 premières semaines du traitement (doses de 4 mg/24 h et de 8 mg/24 h, respectivement), la fréquence d’hypotension orthostatique a été plus élevée avec NEUPRO qu’avec le placebo. Pendant la semaine 1, la proportion de sujets à présenter une hypotension orthostatique 12 heures après l’application du timbre était de 6,1 % dans le groupe placebo et de 27,5 % dans le groupe NEUPRO; pendant la semaine 2, ces valeurs étaient de 4,0 % dans le groupe placebo et de 19,6 % dans le groupe NEUPRO. Les mesures effectuées plus tard n’ont pas révélé d’écarts constants entre NEUPRO et le placebo quant à la fréquence d’hypotension orthostatique, ce qui permet de croire que cet effet se résorbe avec la poursuite du traitement.
10.3. Pharmacocinétique
En moyenne, le timbre libère à peu près 45 % de son contenu en rotigotine (0,2 mg/cm2) sur 24 heures. La rotigotine est éliminée principalement dans l’urine, sous forme de métabolites conjugués inactifs.
Absorption
Lors de l’application de doses uniques de 8 mg/24 h sur le tronc, il s’écoule environ 3 heures (de 1 à 8 heures) avant que le médicament ne soit décelé dans le plasma. Le temps d’absorption (Tmax) est normalement de 15 à 18 heures après l’application du timbre, mais peut varier de 4 à 27 heures. On n’observe pas de concentration de pointe caractéristique; la concentration atteinte est proportionnelle à la dose administrée à raison de doses de 1 mg/24 h à 24 mg/24 h. Lors des études cliniques sur l’efficacité de la rotigotine, les sujets changeaient de site d’application tous les jours (abdomen, cuisse, hanche, flanc, épaule ou partie supérieure du bras), et les concentrations plasmatiques moyennes sont demeurées stables au cours des 6 mois du traitement d’entretien. La biodisponibilité relative à l’état d’équilibre aux différents sites d’application chez des patients parkinsoniens a été évaluée. Lors d’une étude auprès de sujets dont la maladie était à ses premiers stades, les écarts de biodisponibilité entre les différents sites d’application allaient de < 1 % (abdomen vs hanche) à 46 % (épaule vs cuisse). L’application sur l’épaule donne lieu à la biodisponibilité la plus élevée.
Comme le médicament est libéré par voie transdermique, son absorption ne devrait pas être altérée par la prise d’aliments. Le timbre peut donc être appliqué sans égard à l’heure des repas.
Au cours d’une étude de 14 jours où l’on a administré une dose quotidienne de rotigotine à des sujets en bonne santé, les concentrations plasmatiques à l’état d’équilibre ont été atteintes en l’espace de 2 à 3 jours.
Distribution
Chez l’humain, le volume apparent de distribution (V/F) normalisé en fonction du poids est d’environ 84 L/kg après l’administration répétée.
La rotigotine se fixe aux protéines du plasma humain dans une mesure d’environ 92 % in vitro et 89,5 % in vivo.
Métabolisme
La rotigotine subit une biotransformation importante par conjugaison et N-désalkylation. Après l’administration intraveineuse, les principaux métabolites relevés dans le plasma humain sont des sulfoconjugués et des glycuroconjugués de la rotigotine, des sulfoconjugués de la N-despropyl-rotigotine et des conjugués de la N-desthiényléthyl-rotigotine. Le métabolisme de la rotigotine est catalysé par plusieurs isoenzymes du cytochrome P450 et sulfotransférases, ainsi que par deux UDP-glucuronosyltransférases.
Élimination
Une fois le timbre retiré, les taux plasmatiques de rotigotine baissent, la demi-vie terminale étant de 5 à 7 heures. L’étude du tableau pharmacocinétique indique que l’élimination est biphasique et la demi-vie initiale, d’une durée de 3 heures.
La rotigotine est principalement (~ 71 %) excrétée dans l’urine sous forme de conjugués inactifs de la molécule mère et de métabolites N-désalkylés. Une proportion moindre (~ 23 %) est éliminée dans les fèces. Les principaux métabolites récupérés dans l’urine sont des sulfoconjugués et des glycuroconjugués de la rotigotine (16 à 22 % et 11 à 15 % de la dose absorbée), ainsi que des sulfoconjugués de la N-despropyl-rotigotine (14 à 20 %) et de la N-desthiényléthyl-rotigotine (10 à 21 %). Environ 11 % de la dose est éliminée par les reins sous forme d’autres métabolites. Une faible quantité (< 1 % de la dose absorbée) de rotigotine intacte est éliminée par voie rénale.
Populations et états pathologiques particuliers
- Enfants et adolescents : Les propriétés pharmacocinétiques de la rotigotine n’ont pas été établies chez les moins de 18 ans.
- Personnes âgées : Les taux plasmatiques de rotigotine se sont révélés comparables chez les patients âgés de 65 à 80 ans et les plus jeunes (d’environ 40 à 64 ans). Bien qu’on n’ait pas évalué les effets de NEUPRO chez les plus de 80 ans, l’exposition pourrait être plus élevée chez ceux-ci en raison du vieillissement de la peau (voir 7 Mises en garde et précautions, Populations particulières, Personnes âgées).
- Sexe : Les concentrations plasmatiques (normalisées en fonction du poids corporel) sont comparables chez les deux sexes.
- Origine ethnique : Les propriétés pharmacocinétiques sont comparables chez les personnes de race blanche, noire et asiatique. Il n’est pas nécessaire de régler la posologie en fonction de l’origine ethnique.
- Insuffisance hépatique : Les concentrations plasmatiques de la rotigotine n’ont pas été altérées de manière notable en présence d’insuffisance hépatique modérée (Grade B selon la classification de Child-Pugh). On n’a pas évalué ce paramètre chez des sujets atteints d’insuffisance hépatique grave.
- Insuffisance rénale : Les concentrations plasmatiques de la rotigotine n’ont pas été altérées de manière notable en présence d’insuffisance rénale (même en cas de néphropathie terminale exigeant l’hémodialyse). Selon des études ayant porté sur l’administration d’une dose unique de rotigotine, l’exposition aux métabolites conjugués inactifs double chez les sujets atteints d’insuffisance rénale grave non dialysés (clairance de la créatinine de 15 à < 30 mL/min), tandis que l’exposition à la molécule mère demeure comparable à celle qu’on observe en l’absence d’atteinte rénale.
Effets sur les symptômes moteurs matinaux de la maladie de Parkinson :
Une étude à double insu a été effectuée chez 287 patients parkinsoniens (premiers stades ou stade avancé de la maladie) dont les symptômes moteurs matinaux n’étaient pas maîtrisés de manière satisfaisante; 81,5 % d’entre eux prenaient également de la lévodopa. NEUPRO a été administré à 190 des sujets; les 97 autres ont reçu un placebo. La dose a été réglée à raison de 2 mg/24 h par semaine, jusqu’à l’atteinte de la dose optimale (dose initiale : 2 mg/24 h; dose maximale : 16 mg/24 h, atteinte en 8 semaines). Les patients des deux groupes ont continué à recevoir la dose optimale pendant 4 semaines. Les symptômes moteurs matinaux ont été évalués au moyen de l’échelle UPDRS (Unified Parkinson’s Disease Rating Scale – Partie III). À la fin du traitement d’entretien de 4 semaines, le score moyen à l’échelle UPDRS s’était amélioré de 7,0 points chez les sujets sous NEUPRO (score initial de 29,6) et de 3,9 points chez les témoins (score initial de 32,0); l’écart était statistiquement significatif.
11. Conservation, stabilité et mise au rebut
Conserver à la température ambiante (entre 15 et 30 °C).
NEUPRO (rotigotine) doit être conservé dans son emballage d’origine (pochette). Ne pas le conserver hors de la pochette.
Le timbre doit être apposé sur la peau dès qu’il est retiré de sa pochette.
Après utilisation, le timbre NEUPRO doit être mis au rebut dans une pochette vide. Pour obtenir de plus amples renseignements, voir la section 12 Instructions particulières de manipulation du produit.
- 12. Instructions particulières de manipulation du produit
Les timbres NEUPRO usagés contiennent encore de la rotigotine (substance active). Une fois retiré, le timbre doit être plié en deux (face adhésive à l’intérieur) de sorte que la matrice médicamenteuse ne soit pas exposée, puis placé dans la pochette du nouveau timbre et jeté en lieu sûr, hors de la portée des enfants.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : rotigotine
Nom chimique : (6S)-6-{propyl[2-(2-thiényl)éthyl]amino}-5,6,7,8-tétrahydro-1-naphtalénol
Formule moléculaire et masse moléculaire : C19H25NOS / masse moléculaire de 315,48
Formule développée :
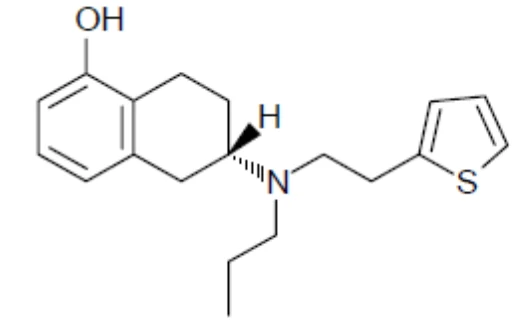
Propriétés physicochimiques : La rotigotine est une poudre blanche à brun pâle. Elle est parfaitement soluble dans l’acétone, l’acide acétique et l’acétate d’éthyle, soluble dans l’éthanol, le méthanol, l’alcool isopropylique et le toluène, légèrement soluble dans l’acétonitrile, l’acide chlorhydrique, une solution tampon de pH faible et le propylèneglycol, et presque insoluble dans l’eau et dans une solution tampon de pH ≥ 7,0. Son point de fusion se situe entre 94 et 100 °C. Son pouvoir rotatoire spécifique dans l’éthanol à 96 % (c = 10 mg/mL) à 25 °C se situe entre -39° et -42°. Dans l’eau, elle a un pH d’environ 8. Son pKa1 (groupe hydroxyle phénolique [acide]) est de 10,77 et son pKa2 (groupe amine [basique]), de 8,93.
14. Études cliniques
14.1. Études cliniques par indication
Maladie de Parkinson
L’efficacité de NEUPRO (rotigotine) contre la maladie de Parkinson a été évaluée dans le cadre d’un programme de développement clinique multinational englobant 4 essais de phase III comparatifs avec placebo à répartition aléatoire et à double insu. Deux des études ont été réalisées auprès de patients chez qui la maladie était à ses premiers stades et non traitée par la lévodopa, et les deux autres, chez des patients atteints de la maladie à un stade avancé qui recevaient de la lévodopa. Dans tous les essais, la dose de NEUPRO a été augmentée à raison de 2 mg/24 h par semaine, jusqu’à l’atteinte de la dose prévue ou optimale. En cas d’effets indésirables intolérables, la dose pouvait être réduite à raison de 2 mg/24 h. Les patients changeaient de site d’application tous les jours.
Maladie de Parkinson aux premiers stades
Les participants aux 2 essais sur la maladie de Parkinson aux premiers stades n’avaient soit jamais reçu de lévodopa, soit reçu celle-ci que brièvement (arrêt depuis au moins 28 jours au début de l’étude ou prise de lévodopa pendant pas plus de 6 mois). Les sujets qui avaient subi une pallidotomie, une thalamotomie, une stimulation cérébrale profonde ou une greffe de tissu fœtal ont été exclus. Tout traitement par la sélégiline, l’amantadine ou un anticholinergique devait être stable (dose d’entretien) et se poursuivre à la même dose pendant toute la durée de l’étude. Lors de ces deux études réunies, 396 patients ont été traités par NEUPRO.
Chez les sujets atteints de la maladie aux premiers stades, le paramètre d’évaluation principal était la variation du score initial à l’échelle UPDRS (partie II – activités quotidiennes et partie III – motricité).
Tableau 5 – Résumé des données démographiques des patients dans les études cliniques sur la maladie de Parkinson aux premiers stades
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration et | moyen | ||||||||
| durée | (tranche) | ||||||||
| Essai nord-américain | Étude comparative avec placebo à répartition aléatoire et à double insu | NEUPRO, timbre : 2 mg/24 h, 4 mg/24 h ou 6 mg/24 h Placebo : timbre 27 semaines | NEUPRO : 181 Placebo : 96 | 63 ans (32-86) | 65 % d’hommes 35 % de femmes | ||||
Essai multinational | Étude comparative avec placebo et agent actif, à répartition aléatoire et à double insu avec double témoin | NEUPRO, timbre : 2 mg/24 h, 4 mg/24 h, 6 mg/24 h ou 8 mg/24 h Ropinirole, comprimé oral : 0,75 à 24,0 mg Placebo : timbre ≤ 37 semaines | NEUPRO : 215 Ropinirole : 228 Placebo : 118 | 61 ans (30-86) | 58 % d’hommes 42 % de femmes | ||||
Essai nord-américain
Au cours de cet essai multinational avec groupes parallèles, 277 sujets atteints de la maladie de Parkinson aux premiers stades ont été affectés (selon un rapport de 2:1) à la prise de NEUPRO (dose de 2 mg/24 h, de 4 mg/24 h ou de 6 mg/24 h) ou d’un placebo pendant une période pouvant atteindre environ 28 semaines. La dose était augmentée toutes les semaines sur une période de 3 semaines, jusqu’à l’atteinte d’une dose maximale de 6 mg/24 h (selon l’efficacité et la tolérabilité), qu’on a maintenue pendant une phase d’entretien de 24 semaines. La dose a ensuite été réduite sur une période pouvant atteindre 4 jours. L’étude s’est déroulée dans 47 centres d’Amérique du Nord (États-Unis et Canada).
Au départ, les scores combinés (parties II et III) à l’échelle UPDRS étaient comparables dans les deux groupes (NEUPRO : 29,9; placebo : 30,0).
Chez les patients sous NEUPRO, la variation moyenne du score UPDRS combiné entre le début et la fin du traitement a été de 4,0 points (Tableau 6); l’écart avec la variation du score sous placebo était statistiquement significatif. Les symptômes ont commencé à s’atténuer à mesure que l’on augmentait la dose. Le taux de réponse (réduction de 20 % du score UPDRS combiné [paramètre principal]) a été de 48 % avec NEUPRO contre 19 % avec le placebo.
Tableau 6 – Essai nord-américain : variation du score UPDRS combiné entre le début et la fin du traitement (analyse de la covariance dans la population en intention de traiter)
| Traitement | Variation moyenne entre le début et la fin du traitement | Écart vs placebo |
| Placebo (n = 96) | +1,3 | S.O. |
NEUPRO à ≤ 6 mg/24 h (n = 177) | −4,0 | −5,3* |
* p < 0,0001
Essai multinational
Au cours de cet essai multinational à 3 volets avec groupes parallèles et double témoin, 561 sujets atteints de la maladie de Parkinson aux premiers stades ont été affectés (selon un rapport de 1:2:2) à la prise d’un placebo, de NEUPRO (dose de 2 mg/24 h, de 4 mg/24 h, de 6 mg/24 h ou de 8 mg/24 h) ou d’un agent de comparaison actif (administré par voie orale) pendant une période pouvant atteindre environ 39 semaines. La dose était augmentée toutes les semaines sur une période de 4 semaines, jusqu’à l’atteinte d’une dose maximale de NEUPRO de 8 mg/24 h (selon l’efficacité et la tolérabilité), qu’on a maintenue pendant une phase d’entretien de 24 semaines. La dose a ensuite été réduite sur une période pouvant atteindre 12 jours. L’étude s’est déroulée au sein de quelque 81 centres, dans divers pays à l’extérieur de l’Amérique du Nord.
Au départ, les scores combinés (parties II et III) à l’échelle UPDRS étaient comparables dans les trois groupes (NEUPRO : 33,2; placebo : 31,3; témoin actif : 32,2).
Chez les patients sous NEUPRO, la variation moyenne du score UPDRS combiné entre le début et la fin du traitement a été de 6,8 points (Tableau 7); l’écart avec la variation du score sous placebo était statistiquement significatif. Les symptômes ont commencé à s’atténuer à mesure que l’on augmentait la dose. Le taux de réponse (réduction de 20 % du score UPDRS combiné [paramètre principal]) a été de 52 % avec NEUPRO contre 30 % avec le placebo. Les résultats obtenus avec le témoin actif étaient prévisibles.
Tableau 7 – Essai multinational : variation du score UPDRS combiné entre le début et la fin du traitement (analyse de la covariance dans la population en intention de traiter)
| Traitement | Variation moyenne entre le début et la fin du traitement | Écart vs placebo |
| Placebo (n = 117) | −2,3 | S.O. |
NEUPRO à ≤ 8 mg/24 h (n = 213) | −6,8 | −4,5* |
* p < 0,0001
Maladie de Parkinson à un stade avancé
Pour être admissibles aux deux essais de phase III sur l’emploi de NEUPRO dans le traitement de la maladie de Parkinson à un stade avancé, les sujets devaient présenter des épisodes « on-off » au départ, malgré la prise d’une dose optimale de lévodopa. Ils ont continué à prendre de la lévodopa pendant l’étude, mais la dose pouvait être réduite en cas d’effets indésirables que l’investigateur attribuait au traitement dopaminergique. Les sujets qui avaient subi une pallidotomie, une thalamotomie, une stimulation cérébrale profonde ou une greffe de tissu fœtal ont été exclus. Tout traitement par la sélégiline, l’amantadine ou un anticholinergique devait être stable (dose d’entretien) et se poursuivre à la même dose pendant toute la durée de l’étude. Durant l’essai nord-américain, la prise d’inhibiteurs de la COMT n’était pas permise. Lors de ces deux études réunies, 434 patients ont été traités par NEUPRO.
Chez ceux dont la maladie était à un stade avancé (traités par la lévodopa), le paramètre d’évaluation principal était la variation du temps (en heures) initial passé en mode « off », d’après les entrées dans le journal quotidien.
Tableau 8 – Résumé des données démographiques des patients dans les études cliniques sur la maladie de Parkinson à un stade avancé
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| Essai nord-américain | Étude comparative avec placebo à double insu avec groupes parallèles évaluant 2 doses | NEUPRO, timbre : 8 mg/24 h ou 12 mg/24 h Placebo : timbre 30 semaines | NEUPRO : 229 Placebo : 120 | 66 ans (33-87) | 64 % d’hommes 36 % de femmes | ||
Essai multinational | Étude comparative avec placebo et agent actif (2 témoins) à double insu avec groupes parallèles évaluant la dose optimale | NEUPRO, timbre : ≤ 16 mg/24 h Pramipexole, comprimé oral : ≤ 4,5 mg/jour Placebo : timbre 24 semaines | NEUPRO : 205 Pramipexole : 202 Placebo : 99 | 64 ans (36-84) | 63 % d’hommes 37 % de femmes | ||
Essai nord-américain
Au cours de cet essai multinational à 3 volets avec groupes parallèles, 349 sujets atteints de la maladie de Parkinson à un stade avancé ont été affectés à la prise d’un placebo ou de NEUPRO (8 mg/24 h ou 12 mg/24 h). La dose a été augmentée sur une période de 5 semaines, puis maintenue pendant 24 semaines, pour enfin être réduite sur une période de 1 semaine. L’étude s’est déroulée dans 55 centres d’Amérique du Nord (États-Unis et Canada).
Au départ, la période moyenne passée en mode « off » était comparable dans les 3 groupes (placebo : 6,4 heures; NEUPRO à 8 mg/24 h et à 12 mg/24 h : 6,8 et 6,3 heures).
Chez les sujets traités par NEUPRO, la variation moyenne du temps passé en mode « off » entre le début et la fin du traitement a été de -2,7 heures avec la dose de 8 mg/24 h et de -2,1 heures avec la dose de 12 mg/24 h (Tableau 9); l’écart entre chacune de ces deux valeurs et la variation observée sous placebo était statistiquement significatif. Les symptômes ont commencé à s’atténuer à mesure que l’on augmentait la dose. Le taux de réponse (réduction de 30 % du temps passé en mode « off » à la fin du traitement [paramètre principal]) a été de 57 % et de 55 % avec NEUPRO à 8 mg/24 h et à 12 mg/24 h contre 34 % avec le placebo.
Tableau 9 – Essai nord-américain : variation du temps (en heures) passé en mode « off » entre le début et la fin du traitement (analyse de la covariance dans la population en intention de traiter)
| Traitement | Variation moyenne entre le début et la fin du traitement | Écart vs placebo |
| Placebo (n = 119) | −0,9 | S.O. |
| NEUPRO à 8 mg/24 h (n = 113) | −2,7 | −1,8* |
| NEUPRO à 12 mg/24 h (n = 109) | −2,1 | −1,2** |
* p < 0,001; ** p = 0,003
Essai multinational
Au cours de cet essai multinational à 3 volets avec groupes parallèles et double témoin, 506 sujets atteints de la maladie de Parkinson à un stade avancé ont été affectés à NEUPRO (dose ≤ 16 mg/24 h), à un agent de comparaison actif à prise orale ou à un placebo. La dose a été augmentée sur une période de 7 semaines, puis maintenue pendant 16 semaines, pour enfin être réduite sur une période de 6 jours. L’étude s’est déroulée au sein de 77 centres dans de nombreux pays à l’extérieur de l’Amérique du Nord.
Au départ, la période moyenne passée en mode « off » était comparable dans les trois groupes (placebo : 6,6 heures; NEUPRO : 6,2 heures; témoin actif : 6,0 heures).
Chez les sujets traités par NEUPRO, le temps moyen passé en mode « off » s’est écourté de 2,5 heures entre le début et la fin du traitement (Tableau 10); l’écart entre cette valeur et la variation observée sous placebo était statistiquement significatif. Les symptômes ont commencé à s’atténuer à mesure que l’on augmentait la dose. Le taux de réponse (réduction de 30 % du temps passé en mode « off » à la fin du traitement [paramètre principal]) a été de 60 % avec NEUPRO contre 35 % avec le placebo.
Tableau 10 – Essai multinational : variation du temps (en heures) passé en mode « off » entre le début et la fin du traitement (analyse de la covariance dans la population en intention de traiter)
| Traitement | Variation moyenne entre le début et la fin du traitement | Écart vs placebo |
| Placebo (n = 100) | −0,9 | S.O. |
| NEUPRO à ≤ 16 mg/24 h (n = 201) | −2,5 | −1,6* |
* p < 0,001
Syndrome des jambes sans repos (SJSR)
L’efficacité de NEUPRO dans le traitement du SJSR a été évaluée lors de deux essais comparatifs avec placebo de phase III à répartition aléatoire et à double insu portant sur l’administration d’une dose fixe pendant une période d’entretien de 6 mois. Les sujets ont reçu soit NEUPRO (doses allant de 0,5 mg/24 h à 3 mg/24 h), soit un placebo une fois par jour. Lors des deux études, les sujets changeaient de site d’application tous les jours (abdomen, cuisse, hanche, flanc, épaule ou partie supérieure du bras).
L’effet du traitement a été mesuré grâce aux échelles IRLS (International RLS Rating Scale) et CGI-I (Clinical Global Impression – Improvement). L’échelle IRLS comprend 10 questions sur l’intensité des symptômes sensoriels et moteurs, la perturbation du sommeil, la somnolence diurne et l’incidence du SJSR sur l’humeur et les activités quotidiennes. Le score obtenu peut aller de 0 (absence de symptômes) à 40 (symptômes d’intensité maximale). L’échelle CGI-I est une échelle en 7 points permettant d’évaluer l’évolution clinique (amélioration globale de l’état du patient).
Tableau 11 – Résumé des données démographiques des patients dans les études sur le SJSR
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| Essai nord-américain | Étude comparative avec placebo multicentrique à 5 volets, à répartition aléatoire et à double insu, avec groupes parallèles et dose fixe | NEUPRO, timbre : 0,5 mg/24 h, 1 mg/24 h, 2 mg/24 h, 3 mg/24 h Placebo : timbre 29 semaines | NEUPRO : 405 Placebo : 100 | 52 ans (19-77) | 39 % d’hommes 61 % de femmes | ||
Essai multinational | Étude comparative avec placebo multicentrique et multinationale à 4 volets, à répartition aléatoire et à double insu, avec groupes parallèles et dose fixe | NEUPRO, timbre : 1 mg/24 h, 2 mg/24 h et 3 mg/24 h Placebo : timbre 28 semaines | NEUPRO : 341 Placebo : 117 | 58 ans (23-78) | 27 % d’hommes 73 % de femmes | ||
Chez l’ensemble des participants aux deux études, le SJSR était présent depuis en moyenne 2,1 à 3,1 ans. L’âge moyen était d’approximativement 55 ans (de 19 à 78 ans). Environ 67 % des sujets étaient de sexe féminin, et 97 % d’entre eux étaient de race blanche. Au cours des deux études, 746 patients ont reçu NEUPRO.
Essai nord-américain
Cette étude multicentrique à 5 volets avec groupes parallèles a porté sur l’administration d’une dose fixe de NEUPRO à des sujets atteints d’un SJSR modéré ou grave. Les 505 sujets, répartis dans quelque 50 centres aux États-Unis, ont été affectés au hasard à la prise d’un placebo ou d’une dose fixe de NEUPRO (0,5 mg/24 h, 1 mg/24 h, 2 mg/24 h ou 3 mg/24 h). Le traitement par NEUPRO a été amorcé à raison de 0,5 mg/24 h, puis augmenté sur une période de 4 semaines jusqu’à l’atteinte de la dose quotidienne cible (dose d’entretien), laquelle a été maintenue pendant 6 mois pour ensuite être réduite sur une période de 7 jours.
Au départ, les scores totaux moyens à l’échelle IRLS étaient comparables dans tous les groupes (23,5, 23,1, 23,2, 23,3 et 23,6, respectivement dans les groupes placebo et NEUPRO à 0,5 mg/24 h, à 1 mg/24 h, à 2 mg/24 h et à 3 mg/24 h).
Une réduction du score IRLS total moyen a été observée entre le début et la fin du traitement avec les 4 doses de NEUPRO. Le Tableau 12 présente la variation moyenne du score IRLS total entre le début et la fin du traitement dans chacun des 4 groupes traités par NEUPRO, ainsi que l’écart par rapport à la variation observée sous placebo. L’écart entre les valeurs obtenues avec chacune des 2 doses les plus fortes (2 mg et 3 mg/24 h) et le placebo s’est révélé statistiquement significatif. Les symptômes ont commencé à s’atténuer à mesure que l’on augmentait la dose. Le score sur l’échelle CGI-I rejoignait le score total à l’échelle IRLS. Le taux de réponse (réduction de 50 % du score IRLS [paramètre principal]) s’est inscrit entre 48 et 67 % dans les groupes sous NEUPRO contre 37 % avec le placebo.
Tableau 12 – Essai nord-américain : variation du score IRLS total (paramètre principal) entre le début du traitement et la fin de la période d’entretien (analyse de la covariance avec report de la dernière observation, échantillon complet)
| Variable | Traitement | Variation moyenne par rapport au départ | Écart vs placebo |
| Score IRLS total | Placebo (n = 99) | −9,0 | S.O. |
| 0,5 mg/24 h (n = 98) | −11,1 | −2,2 | |
| 1 mg/24 h (n = 99) | −11,2 | −2,3 | |
| 2 mg/24 h (n = 95) | −13,5 | −4,5* | |
| 3 mg/24 h (n = 103) | −14,2 | −5,2** |
* p = 0,0002; ** p < 0,0001
Essai multinational
Cette étude multicentrique à 4 volets avec groupes parallèles a été réalisée auprès de patients atteints d’un SJSR modéré ou grave. Les 458 sujets, répartis au sein de quelque 50 centres dans 8 pays d’Europe, ont été affectés au hasard à la prise d’un placebo ou de NEUPRO (1 mg/24 h, 2 mg/24 h ou 3 mg/24 h). Le traitement par NEUPRO a été amorcé à raison de 1 mg/24 h, puis augmenté sur une période de 3 semaines jusqu’à l’atteinte de la dose quotidienne cible (dose d’entretien), laquelle a été maintenue pendant 6 mois pour ensuite être réduite sur une période de 7 jours.
Au départ, les scores totaux moyens à l’échelle IRLS étaient comparables dans tous les groupes (28,1, 28,1, 28,2 et 28,0, respectivement dans les groupes placebo et NEUPRO à 1 mg/24 h, à 2 mg/24 h et à 3 mg/24 h).
On a observé une réduction du score IRLS total moyen entre le début et la fin du traitement avec les 3 doses de NEUPRO. Le Tableau 13 présente la variation moyenne du score IRLS total entre le début et la fin du traitement dans chacun des 3 groupes traités par NEUPRO, ainsi que l’écart par rapport à la variation observée sous placebo. L’écart entre les valeurs obtenues avec chacune des 3 doses de NEUPRO (1, 2 et 3 mg/24 h) et le placebo s’est révélé statistiquement significatif (p < 0,0001). Les symptômes ont commencé à s’améliorer à mesure que l’on augmentait la dose. Le score sur l’échelle CGI-I rejoignait le score total à l’échelle IRLS. Le taux de réponse (réduction de 50 % du score IRLS [paramètre principal]) s’est inscrit entre 52 et 55 % dans les groupes sous NEUPRO contre 25 % avec le placebo.
Tableau 13 – Essai multinational : variation du score IRLS total (paramètre principal) entre le début du traitement et la fin de la période d’entretien (analyse de la covariance avec report de la dernière observation, échantillon complet)
| Variable | Traitement | Variation moyenne par rapport au départ | Écart vs placebo |
| Score IRLS total | Placebo (n = 114) | −8,6 | S.O. |
| 1 mg/24 h (n = 112) | −13,7 | −5,1* | |
| 2 mg/24 h (n = 109) | −16,2 | −7,5* | |
| 3 mg/24 h (n = 112) | −16,8 | −8,2* |
* p < 0,0001
16. Toxicologie non clinique
Toxicologie générale
Des études pharmacologiques évaluant l’innocuité de la rotigotine ont été menées pour le système nerveux central, le système cardiovasculaire et l’appareil respiratoire, ainsi qu’à des études supplémentaires sur les appareils rénal et gastro-intestinal.
La rotigotine a eu des effets proportionnels à la dose administrée sur le comportement neurologique, la motilité spontanée et la nociception chez des souris et des rats. Elle a eu tendance à favoriser les convulsions et s’est révélée dépourvue d’effet anticonvulsivant.
L’effet de la rotigotine sur les paramètres hémodynamiques et électrocardiographiques a été étudié chez des rats et des singes anesthésiés et conscients. Selon toute apparence, elle n’a influé que très peu sur la tension artérielle et la fréquence cardiaque, et ce, jamais de manière constante.
Chez le rat, on a observé une réduction du volume des urines après l’administration sous-cutanée de doses de 0,1, de 0,5 et de 1 mg/kg, et une réduction de l’excrétion des électrolytes à des doses de 0,5 et de 1 mg/kg. Chez la souris, la rotigotine n’a pas altéré le transit intestinal. Toutefois, ajoutée en concentrations micromolaires à des segments d’iléon de cobaye, elle a exercé des effets antagonistes non spécifiques sur plusieurs neurotransmetteurs ainsi que sur les contractions provoquées par le chlorure de baryum.
Comme on l’a constaté avec d’autres agonistes dopaminergiques, la fixation du médicament aux tissus riches en mélanine (en l’occurrence, ceux de l’œil) était évidente après l’administration d’une dose unique chez des rats et des singes pigmentés. L’élimination de ceux-ci s’est effectuée lentement au cours de la période d’observation de 14 jours.
Études sur l’administration répétée
Lors d’études évaluant la toxicité de doses répétées et la toxicité à long terme de la rotigotine chez des souris (≤ 3 mois), des rats (≤ 6 mois) et des singes (≤ 12 mois), des effets majeurs attribuables à la pharmacodynamie des agonistes dopaminergiques ont été observés : baisse de la sécrétion de prolactine, modifications du comportement (p. ex. agitation) et de la motilité et pelage rugueux. En outre, le poids corporel était significativement réduit, mais n’était pas lié à la dose, et la consommation alimentaire a augmenté de la même manière.
Génotoxicité
La rotigotine ne s’est pas révélée mutagène lors du test d’Ames mené in vitro et n’a pas stimulé la synthèse d’ADN non programmée lors d’une épreuve in vivo réalisée sur des hépatocytes de rats Fischer mâles. Dans le cadre de l’épreuve in vitro effectuée sur des cellules de lymphome murin, la rotigotine s’est révélée mutagène et clastogène, avec et sans activation métabolique. Elle n’a pas eu d’effet clastogène lors de l’épreuve du micronoyau murin menée in vivo.
Cancérogénicité
Des études d’une durée de 2 ans ont été réalisées pour évaluer la cancérogénicité de la rotigotine administrée par voie sous-cutanée toutes les 48 heures : l’une sur des souris CD-1 (0, 3, 10 et 30 mg/kg) et l’autre, sur des rats Sprague-Dawley (0, 0,3, 1 et 3 mg/kg). La formation de tumeurs n’a pas été significativement plus fréquente chez les souris ayant reçu des doses pouvant atteindre 9 fois la dose maximale recommandée chez l’humain (DMRH) pour le traitement de la maladie de Parkinson aux premiers stades (8 mg/24 h, d’après la surface corporelle [mg/m2]), jusqu’à 4,5 fois la DMRH pour le traitement de la maladie de Parkinson à un stade avancé (16 mg/24 h) et jusqu’à 48 fois la DMRH pour le traitement du SJSR (3 mg/24 h).
Chez le rat, une augmentation significative des tumeurs à cellules de Leydig a été observée chez les mâles et des tumeurs utérines (adénocarcinomes, carcinomes squameux) chez les femelles exposés à la rotigotine. Les mécanismes endocriniens que l’on croit en jeu dans l’apparition de ces tumeurs ne sont pas considérés pertinents chez l’humain. Par conséquent, il n’y avait pas de données tumorales significatives jugées pertinentes pour les humains à des concentrations plasmatiques (aire sous la courbe [ASC]) allant jusqu’à 12 fois l’ASC obtenue avec la DMRH de 8 mg/24 h (maladie de Parkinson aux premiers stades), jusqu’à 5,5 fois l’ASC obtenue avec la DMRH de 16 mg/24 h (maladie de Parkinson à un stade avancé) et jusqu’à 25 fois l’ASC obtenue avec la DMRH de 3 mg/24 h (SJSR).
Toxicité pour la reproduction et le développement
Lors de l’administration sous-cutanée de rotigotine (à raison de 1,5, de 5 ou de 15 mg/kg/jour) à des rates avant et pendant l’accouplement jusqu’au 7e jour de la gestation, l’absence d’implantation a été notée à toutes les doses. La plus faible des doses évaluées correspondait au double de la DMRH (calculée d’après la surface corporelle [mg/m2]). On n’a pas constaté d’effets sur la fertilité de rats mâles ayant reçu la rotigotine au cours des 70 jours précédant l’accouplement et durant celui-ci, mais la mobilité des spermatozoïdes a été réduite dans l’épididyme des animaux qui ont reçu la dose la plus forte. La dose sans effet (5 mg/kg/jour) correspondait à 3 fois la DMRH (d’après la surface corporelle [mg/m2]). Chez des souris femelles, l’administration sous-cutanée de rotigotine à des doses de 10, de 30 ou de 90 mg/kg/jour, amorcée 2 semaines avant l’accouplement et cessée 4 jours avant celui-ci, puis poursuivie à raison de 6 mg/kg/jour (soit environ 4 fois la DMRH d’après la surface corporelle [mg/m2]) dans tous les groupes durant les 3 jours précédant l’accouplement jusqu’au 7e jour de la gestation, on a remarqué une réduction marquée du taux d’implantation (avec la faible dose) ou l’absence totale d’implantation (avec les doses moyenne et élevée). Chez le rongeur, les effets observés sur l’implantation découleraient du fait que la rotigotine réduit la production de prolactine. Or, chez l’humain, l’implantation dépend de la gonadotrophine chorionique, et non de la prolactine.
Lors d’études sur l’administration sous-cutanée à des rats Sprague-Dawley et à des souris CD-1, la rotigotine a eu des effets néfastes sur le développement embryofœtal. L’administration de rotigotine à des rates gravides durant l’organogenèse (du 6e au 17e jour de la gestation) a provoqué un taux accru de mort fœtale, et ce, à toutes les doses données (0,5, 1,5 ou 5 mg/kg/jour). La plus faible dose à avoir provoqué cet effet correspondait (d’après la surface corporelle [mg/m2]) à 0,6 fois la DMRH pour le traitement de la maladie de Parkinson aux premiers stades, à 0,3 fois la DMRH pour le traitement de la maladie de Parkinson à un stade avancé et à 1,6 fois la DMRH pour le traitement du SJSR. Cet effet serait dû au fait que la rotigotine réduit la production de prolactine. L’administration de rotigotine à des souris gravides durant l’organogenèse (du 6e au 15e jour de la gestation) a provoqué un taux accru de retard d’ossification (doses de 10, de 30 et de 90 mg/kg/jour) et de mort fœtale (dose de 90 mg/kg/jour). De tels effets n’ont pas été observés avec des doses inférieures à 10 mg/kg/jour (soit 6 fois la DMRH pour le traitement de la maladie de Parkinson aux premiers stades, 3 fois la DMRH pour le traitement de la maladie de Parkinson à un stade avancé et 16,2 fois la DMRH pour le traitement du SJSR, d’après la surface corporelle [mg/m2]). L’administration de rotigotine à des lapines himalayennes gravides durant l’organogenèse (à des doses pouvant atteindre 30 mg/kg/jour, soit 73 fois la DMRH pour le traitement de la maladie de Parkinson aux premiers stades, 36 fois la DMRH pour le traitement de la maladie de Parkinson à un stade avancé et 194 fois la DMRH pour le traitement du SJSR, d’après la surface corporelle [mg/m2]) n’a pas eu d’effets sur le développement embryofœtal. Lors d’une étude sur le développement embryofœtal et postnatal, on a administré de la rotigotine à des rates Sprague-Dawley à raison de 0,1, de 0,3 ou de 1 mg/kg/jour du 6e jour de la gestation au 21e jour postnatal. La rotigotine a nui à la croissance et au développement des petits pendant la lactation, et entraîné chez eux des anomalies neurocomportementales à la dose de 1 mg/kg/jour. On a ensuite accouplé ces derniers afin d’évaluer l’état de leur progéniture, pour constater des conséquences néfastes sur la croissance et la survie de celle-ci. On n’a pas relevé d’effets indésirables avec la dose de 0,3 mg/kg/jour (soit 0,4 fois la DMRH pour le traitement de la maladie de Parkinson aux premiers stades, 0,15 fois la DMRH pour le traitement de la maladie de Parkinson à un stade avancé et 1 fois la DMRH pour le traitement du SJSR, d’après la surface corporelle [mg/m2]).
Toxicologie particulière
Lors d’une étude de 6 mois évaluant la toxicité de la rotigotine chez des rats albinos, l’examen microscopique par transmission effectué au bout de 3 mois a révélé une dégénérescence rétinienne chez les animaux qui recevaient la dose la plus forte (exposition plasmatique au moins 7 fois supérieure à celle que produit la DMRH). Cet effet n’a pas été observé lors d’études de cancérogénicité d’une durée de 2 ans menées sur des rats et des souris albinos, ni chez des singes ayant reçu le médicament pendant 1 an (exposition plasmatique pouvant atteindre 5 à 14 fois celle que produit la DMRH). La portée de cet effet chez l’humain n’a pas été établie, mais le risque ne peut être écarté en raison de l’éventuelle perturbation du mécanisme de phagocytose (renouvellement des disques) observé chez tous les vertébrés.