


Monographie de produit - Pronextica Liquid
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Ne s’applique pas
TABLE DE MATIÈRES
Les sections ou sous‐sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ...................................2
TABLE DE MATIÈRES ........................................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ..............4
1 INDICATIONS....................................................................................................................4
1.1 Enfants .......................................................................................................................4 1.2 Personnes âgées .........................................................................................................4
2 CONTRE-INDICATIONS .................................................................................................4
4 POSOLOGIE ET ADMINISTRATION............................................................................5
4.1 Considérations posologiques .....................................................................................5 4.2 Posologie recommandée et modification posologique ..............................................5 4.4 Administration ...........................................................................................................5
5 SURDOSAGE ....................................................................................................................6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT ..................................................................................................................6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................7
7.1 Populations particulières ............................................................................................8 7.1.1 Femmes enceintes ................................................................................................. 8 7.1.2 Allaitement ............................................................................................................ 9 7.1.3 Enfants ................................................................................................................... 9 7.1.4 Personnes âgées ..................................................................................................... 9
8 EFFETS INDÉSIRABLES ...............................................................................................9
8.1 Aperçu des effets indésirables ...................................................................................9 8.2 Effets indésirables identifiés lors des essais cliniques ...............................................9 8.5 Effets indésirables identifiés après la mise en marché .............................................13
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................13
9.1 Interactions médicament-médicament .....................................................................13 9.2 Interactions médicament-aliment .............................................................................13 9.3 Interactions médicament-plante médicinale ............................................................13 9.4 Interactions médicament-test de laboratoire ............................................................13
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE............................................14
10.1 Mode d’action ......................................................................................................14 10.2 Pharmacodynamique ............................................................................................14 10.3 Pharmacocinétique ...............................................................................................15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .....................................................15
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ......................................16
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .............................................................17
13 RENSEIGNEMENTS PHARMACEUTIQUES ............................................................17
14 ESSAIS CLINIQUES ......................................................................................................18
14.1 Conception des essai et caractéristiques démographiques des études ..................19 14.2 Résultats des études ..............................................................................................20 14.3 Études de biodisponibilité comparatives ..............................................................21
15 MICROBIOLOGIE ...........................................................................................................23
16 TOXICOLOGIE NON CLINIQUE..................................................................................23
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT .................................24
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les indications ont été accordées en raison de la comparabilité entre PronexticaMC Liquid et Prolastin®-C Liquid, un produit comparable issu d’un procédé de fabrication identique (à l’exception de la source du plasma).
PRONEXTICA LIQUID (inhibiteur de l’alpha1-protéinase [humain] pour injection) est indiqué pour :
- le traitement de substitution chronique chez les personnes atteintes d’un déficit congénital en inhibiteur de l’alpha1-protéinase (déficit en alpha1-antitrypsine) liée aux génotypes PiZZ, PiZ (nul), Pi (nul)(nul), PiSZ, ou tout autre allèle entraînant un déficit, et présentant un emphysème sur le plan clinique.
Des études cliniques et biochimiques ont démontré qu’un tel traitement permettait d’augmenter les taux plasmatiques d’inhibiteur de l’alpha1-protéinase et qu’il s’ensuivait une augmentation proportionnelle des taux d’inhibiteur de l’alpha1-protéinase ayant une activité fonctionnelle dans le liquide du revêtement épithélial des poumons. L’emphysème ne survient pas chez tous les sujets présentant un déficit en alpha1-antitrypsine et le traitement de substitution chronique par l’inhibiteur de l’alpha1-protéinase (humain) ne doit être envisagé qu’en présence de signes d’emphysème. Le traitement ne doit pas être administré aux personnes présentant les phénotypes PiMZ ou PiMS du déficit en alpha1-antitrypsine, car le risque d’emphysème semble peu élevé chez elles. Nous ne disposons d’aucune donnée clinique sur les effets à long terme du traitement de substitution chronique des personnes présentant un déficit en alpha1-antitrypsine par l’inhibiteur de l’alpha1-protéinase (humain). À ce jour, seuls des adultes ont reçu l’inhibiteur de l’alpha1-protéinase (humain).
1.1 Enfants
Enfants (< 18 ans) : Les données soumises à Santé Canada pour examen ne permettent pas d’établir l’innocuité et l’efficacité de Pronextica Liquid chez les enfants; Santé Canada n’a donc pas autorisé l’emploi du médicament chez cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 32 sujets répartis aléatoirement dans l’étude principale sur la pharmacocinétique/l’innocuité de Pronextica Liquid, 17 étaient âgés de 65 ans et plus. Bien que les données soient limitées, aucune différence notable n’a été observée entre les patients de 65 ans et plus et les patients plus jeunes à qui on a administré PRONEXTICA LIQUID (voir la section 7.1.4.).
2 CONTRE-INDICATIONS
Pronextica Liquid est contre-indiqué chez :
les patients qui présentent une hypersensibilité à l’inhibiteur de l’alpha1-protéinase (humain)
ou à l’un des ingrédients du médicament ou des composants du contenant. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
les personnes atteintes d’un déficit sélectif en immunoglobulines A, car les IgA pouvant être
présentes peuvent entraîner de graves réactions, y compris une anaphylaxie.
- les personnes qui présentent des antécédents d’anaphylaxie ou de réaction systémique sévère aux inhibiteurs de l’alpha1-protéinase (humain).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le taux sérique minimal d’inhibiteur de l’alpha1-protéinase, qu’on croit nécessaire pour que l’activité anti-élastase soit convenable dans les poumons chez les personnes atteintes d’un déficit en alpha1-antitrypsine, est de 80 mg/dL (selon les normes commerciales du dosage immunologique de l’inhibiteur de l’alpha1-protéinase). Toutefois, les dosages de l’inhibiteur de l’alpha1-protéinase effectués selon les normes commerciales mesurent l’activité antigénique, tandis que l’activité de l’inhibiteur de l’alpha1-protéinase indiquée sur l’étiquette du flacon est l’activité fonctionnelle réelle, soit la capacité de neutraliser l’élastase pancréatique du porc. Comme l’activité fonctionnelle peut être moindre que l’activité antigénique, les taux sériques d’inhibiteur de l’alpha1-protéinase déterminés au moyen des méthodes commerciales de dosage immunologique peuvent ne pas être le reflet fidèle des taux d’inhibiteur de l’alpha1-protéinase fonctionnel.
Par conséquent, bien qu’il puisse être utile de mesurer, à l’aide des méthodes de dosage de l’activité antigénique actuellement disponibles, les taux sériques d’inhibiteur de l’alpha1-protéinase chez les personnes recevant Pronextica Liquid, le résultat de ces dosages ne doit pas servir à la détermination de la posologie.
4.2 Posologie recommandée et modification posologique
La posologie recommandée de Pronextica Liquid est de 60 mg/kg de poids corporel une fois par semaine en perfusion intraveineuse. Cette posologie a pour but d’augmenter le taux d’inhibiteur de l’alpha1-protéinase fonctionnel dans le revêtement épithélial des voies respiratoires inférieures et de maintenir ce taux pour assurer une activité anti-élastase convenable dans les poumons chez les personnes atteintes d’un déficit en alpha1-antitrypsine.
4.4 Administration
POUR ADMINISTRATION INTRAVEINEUSE SEULEMENT.
- 1) Attendre que la solution non entamée de Pronextica Liquid soit à la température ambiante avant de procéder à son administration.
- 2) Retirer du flacon la fermeture en plastique.
- 3) Nettoyer la surface exposée du bouchon à l’aide d’un tampon imbibé d’alcool et laisser sécher.
- 4) Les solutions administrées par voie parentérale doivent être examinées pour déceler toute particule ou décoloration avant la création d’un pool. Pronextica Liquid peut contenir quelques particules de protéines. La solution est claire ou légèrement opalescente, et incolore ou bien jaune pâle ou vert pâle ou brun pâle. Ne pas utiliser si le produit a changé de couleur ou s’il est trouble.
- 5) Pronextica Liquid doit être administré seul et ne doit pas être mélangé à d’autres agents ni être dilué dans des solutions.
- 6)
Préparer la dose de Pronextica Liquid en fonction du poids corporel (mg/kg) en prélevant de façon aseptique la solution dans plusieurs flacons et en l’injectant dans un
contenant vide et stérile pour solution intraveineuse.
- 7) Le pool de solution doit être conservé à la température ambiante et administré dans un délai de trois heures.
- 8) Pronextica Liquid doit être administré par voie intraveineuse à une vitesse de 0,08 mL/kg/min ou plus. La perfusion de la dose recommandée de 60 mg/kg prend environ 15 minutes.
- 9) Pour chaque patient, consigner la marque nominative, le numéro d’identification du médicament (DIN) ainsi que le numéro de lot du produit (voir FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT).
- 10) Après l’administration, jeter les flacons ouverts, le matériel d’administration et toute solution non utilisée, conformément aux exigences locales.
Instructions supplémentaires pour le traitement à domicile et l’auto-administration
Les premières perfusions de Pronextica Liquid devraient être réalisées sous la supervision d’un professionnel de la santé expérimenté dans l’utilisation de l’inhibiteur de l’alpha1-protéinase (humain) ou dans le traitement du déficit en alpha1-antitrypsine.
Un pourvoyeur de soins ou le patient peut effectuer les perfusions suivantes si la formation appropriée lui est fournie par un professionnel de la santé qualifié. Il incombe au médecin de déterminer si le patient est un bon candidat au traitement à domicile ou à l’auto-administration, puis de vérifier régulièrement s’il est opportun de poursuivre le traitement suivant ces modalités. Des risques potentiels associés au traitement à domicile ou à l’auto-administration sont reliés directement à l’administration, de même que la prise en charge des effets indésirables du médicament, en particulier l’hypersensibilité.
5 SURDOSAGE
À ce jour, aucun cas de surdosage par Pronextica Liquid ou par un autre inhibiteur de l’alpha1-protéinase (humain) fabriqué par Grifols n’a été signalé. Il n’y a pas de données sur le surdosage chez l’humain.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET
CONDITIONNEMENT
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit en question.
Tableau 1 – Formes Posologiques, Concentrations, Composition, et Conditionnement
Voie d’administration | Forme posologique/ concentration (dosage, teneur)/ composition | Ingrédients non-médicinaux |
| intraveineuse | Solution injectable | alanine, phosphate de sodium |
Pronextica Liquid est présenté sous forme de liquide stérile dans un flacon de 20 mL à usage unique contenant un total de 1000 mg d’inhibiteur de l’alpha1-protéinase fonctionnel. Les composants primaires de l’emballage ne sont pas fabriqués avec du latex de caoutchouc naturel.
Description
Pronextica Liquid (inhibiteur de l’alpha1-protéinase [humain]) est une préparation stérile et stable d’inhibiteur humain hautement purifié de l’alpha1-protéinase, aussi appelé alpha1-antitrypsine. L’inhibiteur de l’alpha1-protéinase (humain) est destiné au traitement du déficit congénital en alpha1-antitrypsine.
Pronextica Liquid est fabriqué à partir de plasma humain provenant de donneurs en bonne santé, par modification et raffinements du fractionnement selon Cohn. Voir MISES EN GARDE ET PRÉCAUTIONS.
Pronextica Liquid découle d’une modification de l’ancien processus de fabrication de Prolastin® afin d’obtenir un nouveau produit d’une pureté supérieure et ayant une concentration accrue de la même substance active une fois reconstitué, soit l’inhibiteur de l’alpha1-protéinase.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Comme Pronextica Liquid est fabriqué à partir de plasma humain, il risque de transmettre aux patients des agents infectieux (p. ex., des virus, l’agent responsable de la variante de la maladie de Creutzfeldt-Jakob [vMCJ] et, en théorie, l’agent responsable de la maladie de Creutzfeldt-Jakob [MCJ]) malgré les étapes qui visent à réduire ce risque. Pronextica Liquid est obtenu par purification du plasma humain de donneurs sains. Lorsque des patients reçoivent des produits médicinaux biologiques, la possibilité qu’ils contractent des maladies infectieuses causées par les agents pathogènes qui leur seraient ainsi transmis ne peut être totalement écartée. Cela dit, dans le cas des produits fabriqués à partir de plasma humain, le risque qu’une telle transmission se produise est réduit grâce : (1) aux contrôles épidémiologiques effectués dans la population de donneurs, à la sélection de chacun de ces derniers au terme d’un examen médical; (2) de la détection des marqueurs d’infection virale dans chacun des échantillons prélevés et des pools des plasmas; et (3) aux procédés de fabrication éprouvés permettant d’inactiver ou d’éliminer les agents pathogènes.
DANS TOUS LES CAS, si le médecin croit qu’il se peut qu’une infection ait été transmise par l’entremise du produit, lui ou un autre pourvoyeur de soins doit en informer Grifols Canada Ltée au 1-866-482-5226.
Avant de prescrire ou d’administrer le produit à un patient, le médecin doit lui parler des risques et des avantages qui y sont associés.
Administrer par voie intraveineuse seulement.
| 1000 mg/flacon de 20 mL Inhibiteur de l’alpha1-protéinase humain |
Comme toute solution colloïdale administrée par voie intraveineuse, l’inhibiteur de l’alpha1-protéinase (humain) produit une hausse du volume plasmatique. La prudence s’impose donc quand une surcharge circulatoire est possible.
La prudence s’impose pour l’administration de Pronextica Liquid et la manipulation des aiguilles. La transmission de virus, y compris le VIH (sida) et le virus de l’hépatite, est possible en cas de piqûre avec une aiguille souillée par du sang. En cas de piqûre accidentelle, consulter immédiatement un médecin.
Il est fortement recommandé de prendre en note le nom et le numéro de lot du produit chaque fois que Pronextica Liquid est administré à un patient, afin de maintenir un lien entre le patient et le lot du produit médicinal utilisé.
Carcinogenèse et mutagenèse
Aucune étude à long terme n’a été effectuée chez les animaux pour évaluer la carcinogenèse et la mutagenèse.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité, y compris l’anaphylaxie, peuvent survenir. Surveiller les signes vitaux et observer attentivement le patient durant toute la perfusion. Les premiers signes et symptômes d’une réaction d’hypersensibilité peuvent être les suivants : prurit; urticaire généralisée; bouffées vasomotrices; lèvres, langue ou luette enflées; respiration sifflante; serrement de poitrine; dyspnée; hypotension et syncope. En cas de symptômes d’hypersensibilité, cesser rapidement la perfusion de Pronextica Liquid et entreprendre le traitement adéquat. Avoir à portée de main de l’adrénaline et d’autres médicaments adéquats disponibles pour le traitement d’une réaction anaphylactique ou anaphylactoïde aiguë.
Pronextica Liquid peut contenir des traces d’IgA. Les patients chez qui la présence d’anticorps dirigés contre l’IgA est connue, ce qui peut être le cas chez les patients atteints d’un déficit sélectif ou grave en IgA, sont exposés à un risque accru de réactions anaphylactiques et d’hypersensibilité potentiellement graves.
Santé sexuelle / Reproduction
Aucune étude à long terme n’a été effectuée chez les animaux pour évaluer l’atteinte à la fertilité.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur les effets de Pronextica Liquid sur la reproduction animale n’a été menée. On ne sait pas si Pronextica Liquid peut porter atteinte au fœtus ou entraver la reproduction chez l’humain. Pronextica Liquid ne doit être administré pendant la grossesse qu’en cas de nécessité absolue.
7.1.2 Allaitement
On ne sait pas si l’inhibiteur de l’alpha1-protéinase passe dans le lait humain. Comme de nombreux médicaments passent dans le lait humain, la prudence s’impose quand on administre Pronextica Liquid pendant l’allaitement.
7.1.3 Enfants
L’innocuité et l’efficacité n’ont pas été établies chez les enfants.
7.1.4 Personnes âgées
Pour l’étude clinique sur la pharmacocinétique/l’innocuité de Pronextica Liquid, 32 patients ont été réparti aléatoirement dans le cadre d’une étude avec permutation pour être traités par des préparations lyophilisées et liquides de l’inhibiteur de l’alpha1-protéinase humain (voir la section 14.1). Parmi ces 32 patients, 17 étaient âgés de 65 ans et plus (entre 65 et 71 ans).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Il a été démontré que Pronextica Liquid était comparable à Prolastin®-C Liquid, un produit issu d’un procédé de fabrication identique (à l’exception de la source du plasma). Prolastin®-C Liquide a été autorisé pour la première fois pour la transition avec son prédécesseur en poudre lyophilisée, Prolastin®-C. Dans le cadre des essais cliniques portant sur Prolastin®-C Liquid, les réactions indésirables les plus fréquentes (observées chez > 5 % des patients), qui devraient être similaires avec l’utilisation de Pronextica Liquid, étaient la diarrhée et la fatigue, qui sont chacune survenues chez 2 patients (6 % des patients). Quelques très rares cas de réactions anaphylactiques/anaphylactoïdes ont été signalés avec l’inhibiteur de l’alpha1-protéinase (humain) après sa commercialisation.
8.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Prolastin®-C Liquid a fait l’objet d’un essai clinique multicentrique à répartition aléatoire et à double insu avec permutation des groupes visant à comparer durant 16 semaines son innocuité, son immunogénicité et sa pharmacocinétique avec celles de Prolastin®-C (préparation lyophilisée) chez 32 sujets.
Les réactions indésirables (telles que définies dans la note sous le tableau 2) survenues chez >5 % des sujets au cours de la période de traitement à double insu de 16 semaines avec permutation des groupes sont présentées dans le tableau 2.
Le tableau 3 ci-dessous présente la fréquence des réactions indésirables (suivant la définition du tableau 2) par rapport au pourcentage de perfusions reçues pendant la période de traitement à double insu de 16 semaines.
Tableau 3 : Fréquence des réactions indésirables survenues plus d’une fois dans le groupe traité par l’inhibiteur de l’alpha1-proteinase (humain) liquide au cours de la période de traitement à double insu de 16 semaines et pourcentage des perfusions où elles sont survenues
| Réaction indésirable* | Prolastin®-C Liquid Nombre de perfusions : 252 | Prolastin®-C (préparation lyophilisée) Nombre de perfusions : 245 |
| Nombre de réactions indésirables (pourcentage des perfusions) | Nombre de réactions indésirables (pourcentage des perfusions) | |
| Diarrhée | 3 (1,2) | 0 |
| Fatigue | 2 (0,8) | 0 |
* Source : essai à répartition aléatoire et à double insu comparant Prolastin®-C Liquid avec
Prolastin®-C.
Au total, 23 exacerbations de MPOC ont été signalées chez un nombre total de 18 sujets (3/18 sujets ont subi une exacerbation de MPOC pendant le traitement par Prolastin®-C Liquid et le traitement par Prolastin®-C (préparation lyophilisée). Un total de 13 exacerbations de MPOC a été signalé chez 12 sujets (12/32, 38 %) qui recevaient Prolastin®-C Liquid, alors qu’un total de 10 exacerbations de MPOC a été signalé chez 9 sujets (9/31, 29 %) qui recevaient Prolastin®-C. Toutes les exacerbations de MPOC ont été d’intensité légère à modérée. Parmi les sujets qui Tableau 2 : Réactions indésirables survenues chez > 5 % des sujets au cours du traitement à double insu avec permutation des groupes
| Réaction indésirable*† | Prolastin®-C Liquid (N = 32) | Prolastin®-C (préparation lyophilisée) (N = 31) |
Nombre de sujets ayant présenté une réaction indésirable (pourcentage de l’ensemble des sujets) | Nombre de sujets ayant présenté une réaction indésirable (pourcentage de l’ensemble des sujets) | |
| Diarrhée | 2 (6) | 0 |
| Fatigue | 2 (6) | 0 |
* On entend par réaction indésirable toute manifestation indésirable qui a) n’a pas été jugée « sans lien » avec l’administration du produit, ou b) a été observée dans les 72 heures suivant la fin de la perfusion précédente du produit, ou c) a été suivie du constat que l’évaluation de la causalité par le chercheur était manquante ou indéterminée, ou d) a été signalée pendant le traitement par un produit à l’essai à une fréquence au moins 130 % supérieure à celle notée pendant le traitement par l’autre produit à l’essai.
† Source : essai à répartition aléatoire et à double insu comparant Prolastin®-C Liquid et Prolastin®-C.
ont subi une exacerbation de MPOC, 2 sujets n’avaient jamais reçu de traitement d’augmentation par un inhibiteur de l’alpha1-protéinase (humain). Trois exacerbations de MPOC sont survenues pendant la période de suivi après le traitement par Prolastin®-C Liquid et 1 exacerbation de MPOC est survenue après le traitement par Prolastin®-C. Aucune exacerbation de MPOC n’a été signalée comme manifestation indésirable grave pendant le traitement par l’alpha1-proteinase (humain) liquide et toutes les exacerbations ont été qualifiées de légères ou modérées. Aucune exacerbation de MPOC survenue en cours de traitement n’a mené à un abandon précoce de l’étude. Aucune des exacerbations de MPOC signalées n’a été jugée comme étant liée au produit à l’essai.
Une épreuve d’immunogénicité a été réalisée en plusieurs étapes comprenant le dépistage, des essais visant à déterminer et à confirmer le titre d’anticorps à l’aide de la méthode immunoenzymatique à double détermination d’anticorps (méthode ELISA) et une méthode d’analyse des anticorps neutralisants faisant appel à des seuils dérivés statistiquement. Une épreuve d’immunogénicité a été menée chez les 32 sujets recrutés traités par Prolastin®-C Liquid et/ou Prolastin®-C dans le but de détecter la présence d’anticorps dirigés contre l’inhibiteur de l’alpha1-protéinase. Les échantillons de sang pour l’épreuve d’immunogénicité ont été prélevés avant l’administration du produit à l’essai à la semaine 1 (départ) et aux semaines 9, 17 et 20. Les échantillons prélevés à la semaine 1 (départ) et aux semaines 9 et 20 ont été soumis à l’épreuve d’immunogénicité tandis que ceux prélevés à la semaine 17 l’ont été seulement si c’était jugé approprié (p. ex., profil pharmacocinétique inattendu). Selon les profils pharmacocinétiques des sujets, les épreuves d’immunogénicité sur les échantillons de la semaine 17 n’ont pas été nécessaires. Aucune réaction d’immunogénicité n’a été observée chez les sujets qui recevaient Prolastin®-C Liquid ou Prolastin®-C dans le cadre de l’étude clinique, ce qui démontre que les profils d’innocuité des deux traitements quant à l’immunogénicité sont comparables.
Deux essais cliniques distincts ont été réalisés antérieurement avec Prolastin®-C (la préparation lyophilisée) : l’étude 11815, un essai ouvert sur l’innocuité d’une durée de 20 semaines regroupant 38 sujets, et l’étude 11816, un essai sur la pharmacocinétique à répartition aléatoire, avec permutation et à double insu d’une durée de 16 semaines regroupant 24 patients, et comparant le traitement par Prolastin® (produit original) avec celui par Prolastin®-C. Ces séquences ont été suivies d’une phase de traitement au su de 8 semaines avec Prolastin®-C.
Tableau 4 : Fréquence des réactions indésirables et pourcentage des perfusions où elles sont survenues (> 0,5 %) indépendamment de la cause
Prolastin®-C Nbre de perfusions : 1 132 | Prolastin® Nbre de perfusions : 192 | |
| Réactions indésirables | Nbre de réactions indésirables (pourcentage des perfusions) | Nbre de réactions indésirables (pourcentage des perfusions) |
| Infection des voies respiratoires supérieures | 9 (0,8 %) | 1 (0,5 %) |
| Infection urinaire | 8 (0,7 %) | 0 |
| Nausées | 7 (0,6 %) | 0 |
| Céphalée | 4 (0,4 %) | 3 (1,6 %) |
| Douleur articulaire | 2 (0,2 %) | 2 (1,0 %) |
Source : études 11815 et 11816
La réaction indésirable la plus courante reliée au médicament était les frissons, qui sont survenus chez 3,2 % des patients traités avec Prolastin®-C dans les deux études (n = 2). Les Tableau 5 : Réactions indésirables survenues pendant les 8 premières semaines de chacun des traitements à double insu
| Réaction indésirable*† | Prolastin®-C (N = 24) | Prolastin® (N = 24) |
Nbre de sujets ayant présenté une réaction indésirable (pourcentage de l’ensemble des sujets) | Nbre de sujets ayant présenté une réaction indésirable (pourcentage de l’ensemble des sujets) | |
| Prurit | 1 (4) | 0 |
* On entend par réaction indésirable toute manifestation indésirable survenant au cours du traitement qui a été jugée comme « pouvant être liée » au produit à l’essai.
† Source : étude 11816.
Tableau 6 : Fréquence des réactions indésirables exprimée en pourcentage de l’ensemble des perfusions au cours des 8 premières semaines de chacun des traitements à double insu
| Réaction indésirable*† | Prolastin®-C Nbre de perfusions : 188 | Prolastin® Nbre de perfusions : 192 |
Nbre de réactions indésirables (pourcentage de l’ensemble des perfusions) | Nbre de réactions indésirables (pourcentage de l’ensemble des perfusions) | |
| Prurit | 1 (0,5) | 0 |
* On entend par réaction indésirable toute manifestation indésirable survenant au cours du traitement qui a été jugée comme « pouvant être liée » au produit à l’essai.
† Source : étude 11816.
Tableau 7 : Réactions indésirables survenues chez au moins deux sujets
(> 5 %) au cours de l’essai ouvert à groupe unique de 20 semaines
| Réaction indésirable*† | Prolastin®-C (N = 38) |
Nbre de sujets ayant présenté une réaction indésirable (pourcentage de l’ensemble des sujets) | |
| Frissons | 2 (5) |
* On entend par réaction indésirable toute manifestation indésirable survenant au cours du traitement qui a été jugée comme « pouvant être liée » au produit à l’essai.
† Source : étude 11815.
réactions indésirables suivantes liées au médicament ont été rapportées chez 1,6 % des patients (un patient pour chaque réaction) traités avec Prolastin®-C : malaise, céphalée, éruption cutanée (grave), bouffées de chaleur et prurit.
Au cours d’études cliniques avec le produit original, Prolastin®, six réactions ont été observées par suite des 517 perfusions, soit une fréquence de 1,16 %. Aucune de ces réactions n’était grave. Les réactions indésirables signalées comprenaient une fièvre à retardement (la température a atteint un maximum de 38,9 oC et s’est spontanément normalisée en 24 heures) apparaissant jusqu’à 12 heures après le traitement (0,77 %), une sensation de tête légère (0,19 %) et des étourdissements (0,19 %). Une leucocytose légère et passagère et une anémie par hémodilution ont également été observées plusieurs heures après la perfusion.
8.5 Effets indésirables identifiés après la mise en marché
De plus, depuis que l’inhibiteur de l’alpha1-protéinase (humain) est offert sur le marché, on a aussi parfois signalé les réactions suivantes : symptômes pseudo-grippaux, réactions pseudo-allergiques, dyspnée, tachycardie, essoufflement, bronchospasme, respiration sifflante, urticaire, maux de dos, peau moite, transpiration, diarrhée et fatigue.
Les réactions suivantes ont également été signalées, mais de façon moins fréquente : hypotension, anxiété, cyanose, enflement des mains et des pieds, œdème de Quincke, du visage et des lèvres, congestion nasale, sinusite, douleurs ou crampes abdominales, pâleur et faiblesse.
De rares cas de réactions d’hypersensibilité, d’élévation passagère de la tension artérielle, ou hypertension, et de douleurs thoraciques ont aussi été signalés.
De très rares cas de réactions anaphylactiques/anaphylactoïdes ont également été signalés.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.2 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.3 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.4 Interactions médicament-test de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le déficit en alpha1-antitrypsine est une anomalie chronique, héréditaire, habituellement fatale et transmise selon le mode autosomique codominant, caractérisée par une faible concentration d’inhibiteur de l’alpha1-protéinase (alpha1-antitrypsine)1 associée à un emphysème grave et d’évolution lente se manifestant le plus souvent au cours de la troisième ou de la quatrième décennie. L’emphysème est typiquement plus marqué dans les zones pulmonaires inférieures. On comprend encore mal la pathogenèse de l’emphysème associé au déficit en alpha1-antitrypsine. On croit cependant qu’il est attribuable à un déséquilibre biochimique chronique entre l’élastase (enzyme pouvant dégrader les tissus élastiques qui est libérée par les cellules inflammatoires, surtout les polynucléaires neutrophiles, dans les voies respiratoires inférieures) et l’inhibiteur de l’alpha1-protéinase (principal inhibiteur de l’élastase libérée par les polynucléaires neutrophiles), dont le taux est insuffisant en présence d’un déficit en alpha1-antitrypsine. On croit par conséquent que les structures alvéolaires ne sont pas protégées contre l’exposition chronique à l’élastase libérée par un petit nombre de polynucléaires neutrophiles qui sont toujours présents dans les voies respiratoires inférieures, ce qui entraîne une dégradation progressive des tissus élastiques. Un emphysème finit donc par s’installer. Une hépatite accompagnée d’un ictère cholostatique apparaît chez environ 10 % des nouveau-nés présentant un déficit en alpha1-antitrypsine. Chez certains adultes, une cirrhose complique le déficit en alpha1-antitrypsine. Comme un déficit prononcé en inhibiteur de l’alpha1-antitrypsine est l’une des anomalies génétiques graves les plus courantes, on recommande aux membres de la famille d’un cas de référence de subir aussi un dépistage du déficit en inhibiteur de l’alpha1-protéinase.
Il existe un grand nombre de phénotypes du déficit en alpha1-antitrypsine. Les personnes les plus gravement atteintes sont celles qui sont porteuses du type PiZZ, qui se caractérise typiquement par des taux d’inhibiteur de l’alpha1-protéinase inférieurs à 35 % de la normale. Des études épidémiologiques ayant porté sur divers phénotypes du déficit en alpha1-antitrypsine ont démontré que chez les personnes dont les taux sériques d’inhibiteur de l’alpha1-protéinase sont ≤ 50 mg/dL (selon des normes commerciales), le risque de survenue d’un emphysème au cours de la vie est de plus de 80 %. Cependant, chez les personnes dont les taux endogènes d’inhibiteur de l’alpha1-protéinase sont > 80 mg/dL, le risque de survenue d’un emphysème n’est généralement pas plus élevé que dans la population générale. Ce sont ces observations qui portent à croire que le taux sérique minimal d’inhibiteur de l’alpha1-protéinase nécessaire pour que l’activité anti-élastase soit convenable dans les poumons chez les personnes atteintes d’un déficit en alpha1-antitrypsine est d’environ 80 mg/dL (11 µM) (selon les normes commerciales du dosage immunologique de l’inhibiteur de l’alpha1-protéinase). On croit depuis longtemps que le maintien d’un taux sérique d’inhibiteur de l’alpha1-protéinase supérieur à 80 mg/dL (11 μM) permettrait de conférer une protection thérapeutique contre l’élastase des polynucléaires neutrophiles.
10.2 Pharmacodynamique
Au cours des études cliniques, des patients ont reçu un traitement de substitution par un inhibiteur de l’alpha1-protéinase (humain) à raison de 60 mg/kg de poids corporel une fois par
1 Bien que les termes « inhibiteur de l’alpha1‐protéinase » et « alpha1‐antitrypsine » soient employés indifféremment dans les textes scientifiques, on appelle par convention « déficit en alpha1‐antitrypsine » l’anomalie héréditaire liée à une baisse du taux sérique d’inhibiteur de l’alpha1‐protéinase et « inhibiteur de l’alpha1‐protéinase » la protéine dont le taux est insuffisant.
semaine pendant 26 semaines au maximum (durée moyenne du traitement : 24 semaines). Ce traitement a permis de maintenir les taux sanguins d’inhibiteur de l’alpha1-protéinase à plus de 80 mg/dL (selon les normes commerciales du dosage immunologique de l’inhibiteur de l’alpha1-protéinase).
À ce jour, aucune modification pharmacodynamique d’origine médicamenteuse n’a été observée au cours des études cliniques. Comme on peut le lire à la rubrique sur la pharmacocinétique, l’administration intraveineuse accroît l’activité contre l’élastase libérée par les polynucléaires neutrophiles tant dans le sérum que dans le liquide du revêtement épithélial des poumons. Au cours des études, aucun anticorps contre l’inhibiteur de l’alpha1-protéinase n’est apparu et aucun cas de transmission de maladie virale n’a été signalé.
10.3 Pharmacocinétique
Au cours des études cliniques, la récupération moyenne in vivo de l’inhibiteur de l’alpha1-protéinase administré a été de 4,2 mg (dosage immunologique)/dL par mg (dosage fonctionnel)/kg de poids corporel. La demi-vie de l’inhibiteur de l’alpha1-protéinase in vivo a été d’environ 6 jours.
Dans une autre étude, plusieurs personnes présentant le phénotype PiZ du déficit en alpha1-antitrypsine ont été traitées avec une préparation partiellement purifiée d’inhibiteur de l’alpha1-protéinase. Cinq adultes présentant un déficit en alpha1-antitrypsine sévère (phénotype PiZ) et un emphysème à un stade avancé ont reçu une perfusion intraveineuse de 4 grammes d’inhibiteur de l’alpha1-protéinase (humain) par semaine pendant quatre semaines. Pendant ce traitement de substitution, les taux sériques d’inhibiteur de l’alpha1-protéinase ont été d’au moins 70 mg/dL, soit le taux d’inhibiteur de l’alpha1-protéinase susceptible d’être nécessaire pour que la protection contre l’élastase soit efficace dans les poumons.
Au cours d’une étude subséquente, 19 sujets présentant un déficit en alpha1-antitrypsine ont reçu Prolastin® (la préparation originale, lyophilisée) par voie intraveineuse à raison de 60 mg/kg de poids corporel une fois par semaine pendant un maximum de 26 semaines (durée moyenne du traitement : 24 semaines). Ce traitement de substitution a permis de maintenir les taux sanguins d’inhibiteur de l’alpha1-protéinase à plus de 80 mg/dL (voir ESSAIS CLINIQUES).
Les auteurs d’une autre étude ont administré par voie intraveineuse une dose de 250 mg d’inhibiteur de l’alpha1-protéinase humain (Prolastin®) par kilogramme à neuf sujets tous les 28 jours pour déterminer si des taux d’inhibiteur de l’alpha1-protéinase conférant une protection contre l’élastase libérée par les polynucléaires neutrophiles pouvaient être assurés dans le sérum et le liquide du revêtement épithélial quand l’intervalle entre les perfusions dépassait une semaine. Les auteurs ont constaté que généralement, les taux sériques d’inhibiteur de l’alpha1-protéinase étaient inférieurs à 80 mg/dL environ 18 à 21 jours après l’administration de 250 mg/kg de Prolastin®; ils étaient d’environ 50 mg/dL après 28 jours. Un taux sérique d’inhibiteur de l’alpha1-protéinase de 70 à 80 mg/dL correspond à un taux de 1,2 µmol dans le liquide du revêtement épithélial des alvéoles pulmonaires, lequel est considéré comme le taux conférant une protection contre l’activité de l’élastase chez un sujet sain.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Pronextica Liquid doit être conservé au réfrigérateur entre 2 et 8 °C. Ne pas congeler. Le produit peut être conservé à des températures ne dépassant pas 25 °C sur une période allant
jusqu’à un mois, après quoi il doit être utilisé ou jeté immédiatement. Administrer dans les 3 heures suivant l’insertion de l’aiguille dans le flacon.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Inhibiteur de l’alpha1-protéinase (humain)
Nom chimique : α1-antitrypsine [CAS 9041-92-3]
Formule moléculaire : Chaîne de 394 acides aminés (voir ci-dessous)
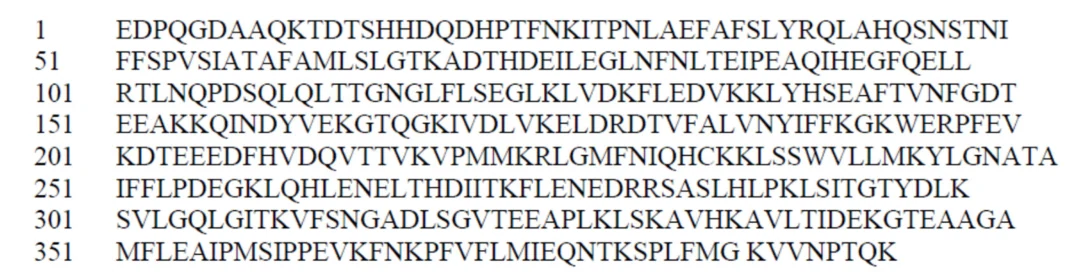
Masse moléculaire : 51 000 daltons
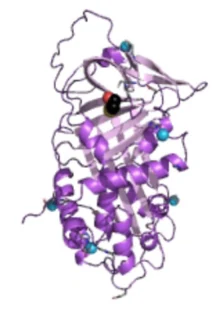
Formule de structure : Structure tridimensionnelle d’inhibiteur de l’alpha1-protéinase non clivé
Propriétés physicochimiques : Point isoélectrique de 4,4 à 4,8; agit en formant un complexe serré avec les protéases cibles; les glycoprotéines (12 % de glucides) en association avec trois chaînes liées de N-asparagine dont la partie externe est exposée et couvrent la surface de la protéine
Caractéristiques du produit
Pronextica Liquid est préparé à partir d’un pool de plasmas humains issus de donneurs sains par modification et fractionnement du plasma à l’éthanol froid selon la méthode décrite par Cohn. L’inhibiteur de l’alpha1-protéinase (humain) est obtenu à partir de la pâte de fraction IV-1, qui subit plusieurs étapes de purification, notamment les étapes d’inactivation des virus décrites ci-dessous. L’activité spécifique de Pronextica Liquid est ≥0,7 mg d’inhibiteur de l’alpha1-protéinase fonctionnel par mg de protéine totale et la solution contient ≥40 mg/mL d’inhibiteur de l’alpha1-protéinase. Pronextica Liquid a un pH de 6,6 à 7,4, présente une concentration totale en sodium ≤ 100 mEq/L et contient 13 à 25 mM de phosphate de sodium et 200 à 300 mM d’alanine, utilisée comme agent stabilisant.
Chaque flacon de Pronextica Liquid contient 1000 mg d’inhibiteur de l’alpha1-protéinase fonctionnel, la quantité étant déterminée par la capacité de neutraliser l’élastase pancréatique du porc. L’inhibiteur de l’alpha1-protéinase (humain) ne contient aucun agent de conservation et doit être administré par voie intraveineuse.
Inactivation des virus
Lorsque des patients reçoivent des produits médicinaux biologiques, la possibilité qu’ils contractent des maladies infectieuses causées par les agents pathogènes qui leur seraient ainsi transmis ne peut être totalement écartée. Cela dit, dans le cas des produits fabriqués à partir de plasma humain, le risque qu’une telle transmission se produise est réduit grâce à la surveillance épidémiologique de la population de donneurs, à la sélection de chacun de ces derniers au terme d’un examen médical, aux épreuves auxquelles est soumis chacun des échantillons prélevés et des pools des plasmas, et aux mesures prises pendant le processus de fabrication pour inactiver ou éliminer les agents pathogènes.
Le procédé de fabrication de Pronextica Liquid comporte plusieurs mesures permettant d’inactiver ou d’éliminer les virus. Les principales sont les suivantes :
- Fractionnement de Cohn
- Précipitation au polyéthylène glycol (PEG)
- Filtration en profondeur
- Traitement par solvant/détergent
- Nanofiltration sur 15 nm
Le fractionnement de Cohn, la précipitation au polyéthylène glycol et la filtration en profondeur sont des mesures importantes pour purifier les inhibiteurs de l’alpha1-protéinase et ont une très grande capacité d’élimination des agents pathogènes. Le traitement par solvant/détergent et la nanofiltration sur 15 nm sont deux autres mesures incluses dans le procédé de fabrication dans le but précis d’éliminer les agents pathogènes. Le traitement par solvant/détergent inactive efficacement les virus enveloppés. La nanofiltration sur 15 nm est utilisée en raison de sa grande capacité à éliminer des virus enveloppés et non enveloppés aussi petits que 18 nm.
Pour fournir une garantie supplémentaire de l’innocuité du produit final à l’égard des agents pathogènes, la capacité du procédé de fabrication de Pronextica Liquid à inactiver ou à éliminer les virus a été démontrée dans le cadre d’études de laboratoire à ajout connu réalisées sur un modèle à échelle réduite du procédé comportant l’utilisation d’une vaste gamme de virus dotés de propriétés physicochimiques variées.
Ensemble, les mesures mentionnées précédemment font en sorte que le produit final est assorti d’une marge d’innocuité considérable en ce qui a trait au risque de transmission de virus infectieux.
De plus, on a évalué la capacité du processus de fabrication à diminuer l’infectiosité de l’agent expérimental causant l’encéphalopathie spongiforme transmissible (EST), considéré comme un modèle pour l’agent causant la variante de la maladie de Creutzfeldt-Jakob (vMCJ) et pour celui causant la maladie elle-même (MCJ). Ces études nous assurent dans une mesure vraisemblable que si les agents causant la vMCJ et la MCJ étaient présents en faibles concentrations dans le matériel initial, leur infectiosité serait éliminée pendant le procédé de fabrication.
14 ESSAIS CLINIQUES
Les essais décrits dans cette section ont été réalisés avec Prolastin®-C Liquid (un produit comparable à Pronextica Liquid à l’exception de la source du plasma), ou l’une des deux
préparations lyophilisées, Prolastin®-C ou Prolastin® (son prédécesseur). L’inhibiteur de l’alpha1-protéinase (humain) approuvé et commercialisé initialement au Canada était Prolastin®, une préparation lyophilisée. Ce dernier a été remplacé par Prolastin®-C, lequel découle d’une modification du processus de fabrication de Prolastin®, afin d’obtenir un produit d’une pureté supérieure, d’une concentration accrue de la même substance active, et doté d’une marge d’innocuité plus élevée pour ce qui est du risque de transmission d’agents pathogènes infectieux. Pronextica Liquid et Prolastin®-C Liquid sont issu du même procédé de fabrication que Proalstin®-C, mais il n’est pas lyophilisé, et le chlorure de sodium est remplacé par un agent stabilisant (alanine).
14.1 Conception des essai et caractéristiques démographiques des études
Prolastin®-C Liquid
L’étude pharmacocinétique à répartition aléatoire et à double insu avec permutation des groupes visant à comparer Prolastin®-C Liquid et Prolastin®-C a été menée chez 32 sujets adultes âgés de 44 à 71 ans qui présentaient un déficit grave en alpha1-antitrypsine. Dix-huit sujets étaient de sexe masculin; 14, de sexe féminin. Seize sujets ont été répartis au hasard dans chaque séquence de traitement. Tous les sujets sauf un présentaient le génotype PiZZ, et le dernier sujet présentait le génotype PiSZ. Vingt-huit sujets avaient déjà reçu un traitement d’augmentation par un inhibiteur de l’alpha1-protéinase, alors que 4 sujets n’en avaient jamais reçu. Les participants ont été répartis au hasard et ont reçu soit Prolastin®-C Liquid, soit Prolastin®-C à raison de 60 mg/kg de poids corporel (dosage fonctionnel) une fois par semaine en perfusion intraveineuse, durant les 8 premières semaines de traitement. Après la dernière dose de cette première période de traitement de 8 semaines, des prises de sang destinées à des analyses pharmacocinétiques ont été réalisées chez les patients, puis ceux-ci sont passés à l’autre médicament pour la deuxième période de traitement de 8 semaines également. Après la dernière dose de la deuxième période de traitement de 8 semaines, des prises de sang destinées à des analyses pharmacocinétiques ont de nouveau été réalisées chez les patients. De plus, des échantillons sanguins ont été prélevés afin de déterminer le nadir des concentrations avant les perfusions aux semaines 6, 7, 8 et 9 de même qu’avant les perfusions aux semaines 14, 15, 16 et 17. Un dernier échantillon de sang destiné à des analyses pharmacocinétiques a été prélevé à la 20e semaine (4 semaines après l’administration de la dernière dose) aux fins d’ajustement en fonction des concentrations endogènes d’inhibiteur de l’alpha1-protéinase.
Études sur Prolastin®-C (produit lyophilisé)
Proalstin®-C a été étudié chez 62 sujets dans le cadre deux essais cliniques distincts. Le premier essai était une étude pharmacocinétique avec permutation des groupes (étude 11816) regroupant 24 sujets adultes atteints d’un déficit grave en alpha1-antitrypsine. Le principal paramètre d’évaluation pharmacocinétique était l’ASC0-7 jours après 8 semaines de traitement avec Proalstin®-C ou Prolastin®.
Le second essai clinique était une étude multicentrique au su réalisée afin d’évaluer l’innocuité et la tolérabilité de Proalstin®-C (étude 11815). Dans cette étude, 38 patients ont été traités durant 20 semaines avec des perfusions intraveineuses hebdomadaires de Prolastin®-C à 60 mg/kg de poids corporel. La moitié des sujets n’avaient jamais reçu de traitement d’augmentation par un inhibiteur de l’alpha1-protéinase avant le début de l’étude, et l’autre moitié des patients recevaient un traitement d’augmentation par Prolastin® avant d’entreprendre l’étude. Le diagnostic de déficit grave en alpha1-antitrypsine a été confirmé par la présence du
génotype PiZZ chez 32 des 38 patients (84,2 %), tandis que 6 des 38 participants (15,8 %) présentaient d’autres allèles connus pour entraîner un déficit grave en alpha1-antitrypsine. Ces groupes de patients étaient répartis uniformément entre les cohortes ayant déjà été traitées ou non.
Études sur Prolastin®
Dans les études cliniques antérieures menées avec Prolastin® (inhibiteur de l’alpha1-protéinase [humain]), 23 sujets présentant le phénotype PiZZ du déficit congénital en alpha1-antitrypsine et une pneumopathie destructive établie ont reçu un traitement de substitution aigu et/ou chronique par l’inhibiteur de l’alpha1-protéinase (humain).
14.2 Résultats des études
Études sur Prolastin®-C (produit lyophilisé)
Les résultats de l’étude multicentrique menée à double insu pour évaluer l’innocuité de Prolastin®-C (étude 11815) indiquent que Prolastin®-C est sûr et bien toléré
Études sur Prolastin®
Chez 23 sujets atteints de la variante PiZZ du déficit congénital du déficit en alpha1-antitrypsine et d’une maladie pulmonaire destructrice documentée, la récupération moyenne in vivo de l’inhibiteur de l’alpha1-protéinase administré a été de 4,2 mg (dosage immunologique)/dL par mg (dosage fonctionnel)/kg de poids corporel. La demi-vie de l’inhibiteur de l’alpha1-protéinase in vivo a été d’environ 4,5 jours. D’après ces observations, un traitement de substitution chronique a été élaboré. Dix-neuf des sujets évalués ont reçu un traitement de substitution par Prolastin® à raison de 60 mg/kg de poids corporel une fois par semaine pendant 26 semaines au maximum (durée moyenne du traitement : 24 semaines). Ce traitement a permis de maintenir les taux sanguins d’inhibiteur de l’alpha1-protéinase à plus de 80 mg/dL (selon les normes commerciales du dosage immunologique de l’inhibiteur de l’alpha1-protéinase). Quelques semaines après le début du traitement, le lavage broncho-alvéolaire a révélé que les taux d’inhibiteur de l’alpha1-protéinase et l’activité fonctionnelle contre l’élastase libérée par les polynucléaires neutrophiles étaient nettement plus élevés dans le liquide du revêtement épithélial des voies respiratoires inférieures qu’avant le début du traitement de substitution chronique par l’inhibiteur de l’alpha1-protéinase (humain).
Les 23 sujets évalués avaient été vaccinés contre l’hépatite B et ont reçu une dose unique de l’immunoglobuline anti-hépatite B humaine au début de l’étude. Bien qu’aucune autre mesure n’ait été prise pour prévenir l’hépatite, aucun des sujets n’a présenté une hépatite B ni une hépatite non A, non B. Tous les sujets sont demeurés séronégatifs à l’égard de l’anticorps anti-VIH. Aucun anticorps contre l’inhibiteur de l’alpha1-protéinase ni contre d’autres protéines sériques n’a été décelé chez les sujets.
Aucun essai clinique contrôlé et prolongé n’a été mené pour évaluer l’effet du traitement de substitution chronique par l’inhibiteur de l’alpha1-protéinase (humain) sur l’apparition ou l’évolution de l’emphysème chez des patients présentant un déficit congénital en alpha1-antitrypsine. On considère qu’il serait difficile de mener une telle étude étant donné la rareté de la maladie et la lenteur de son évolution clinique. Des études visant à évaluer les effets à long
terme se sont poursuivies depuis l’homologation de Prolastin®. Des analyses ouvertes des registres de patients, utilisant des sujets non traités comme témoins, ont évalué les effets à long terme (jusqu’à 7 ans) du traitement avec un inhibiteur de l’alpha1-protéinase (humain) chez des patients présentant un déficit en alpha1-antitrypsine. Les résultats de ces analyses, même s’ils ne sont pas aussi probants que ceux d’essais à répartition aléatoire et contrôlés, indiquent que la mortalité est significativement réduite, et le déclin du VEMS, significativement moins rapide chez les patients traités avec un inhibiteur de l’alpha1-protéinase (humain) que chez les sujets présentant un déficit en alpha1-antitrypsine qui ne reçoivent aucun traitement
14.3 Études de biodisponibilité comparatives
Prolastin®-C Liquid
Le principal paramètre pharmacocinétique était l’aire sous la courbe de la concentration sérique d’inhibiteur de l’alpha1-protéinase déterminée par dosage antigénique en fonction du temps (ASC0-7 jours) après 8 semaines de traitement par Prolastin®-C Liquid ou Prolastin®-C. L’intervalle de confiance à 90 % (1,03-1,08) du rapport de l’ASC0-7jours pour Prolastin®-C Liquid et Prolastin®-C témoigne de la bioéquivalence des deux produits, l’ensemble des valeurs se situant dans l’intervalle de 0,80 à 1,25. L’ASC0-7jours de la concentration séro équivalente d’inhibiteur de l’alpha1-protéinase déterminée par dosage fonctionnel et la Cmax déterminée par dosage antigénique et par dosage fonctionnel ont donné des résultats comparables pour Prolastin®-C Liquid et Prolastin®-C, comme l’indique le tableau 8.
La demi-vie (t1/2) du contenu antigénique était comparable, plus précisément 156,39 heures pour Prolastin®-C Liquid par rapport à 164,10 heures pour Prolastin®-C. Une demi-vie similaire a Tableau 8 : Résultats de l’analyse statistique des paramètres pharmacocinétiques à l’état d’équilibre (population soumise à l’évaluation pharmacocinétique)
| Traitement | ASC0-7jours (mg*h/mL) | |||||
| Contenu antigénique | Activité fonctionnelle | |||||
Moyenne géométrique calculée par la méthode des moindres carrés | Rapport moyen des moindres carrés géométrique s | IC à 90 % du rapport moyen des moindres carrés géométrique s | Moyenne géométrique calculée par la méthode des moindres carrés | Rapport moyen des moindres carrés géométrique s | IC à 90 % du rapport moyen des moindres carrés géométriqu es | |
| Prolastin®-C Liquid n = 30 | 203,57 | 1,05 | 1,03, 1,08 | 169,86 | 1,04 | 1,01, 1,07 |
Prolastin®-C n = 28 | 193,71 | 163,52 | ||||
| Traitement | Cmax (mg/mL) | |||||
| Prolastin®-C Liquid n = 30 | 2,517 | 1,04 | 1,00, 1,09 | 2,062 | 1,04 | 1,00, 1,07 |
Prolastin®-C n = 28 | 2,415 | 1,992 | ||||
également été observée lors de l’évaluation de l’activité fonctionnelle (126,57 heures pour Prolastin®-C Liquid par rapport à 126,82 heures pour Prolastin®-C).
La figure 1 montre les courbes de la concentration séro-équivalente (activité fonctionnelle) d’inhibiteur de l’alpha1-protéinase en fonction du temps après l’administration par voie intraveineuse de Prolastin®-C Liquid et de Prolastin®-C.
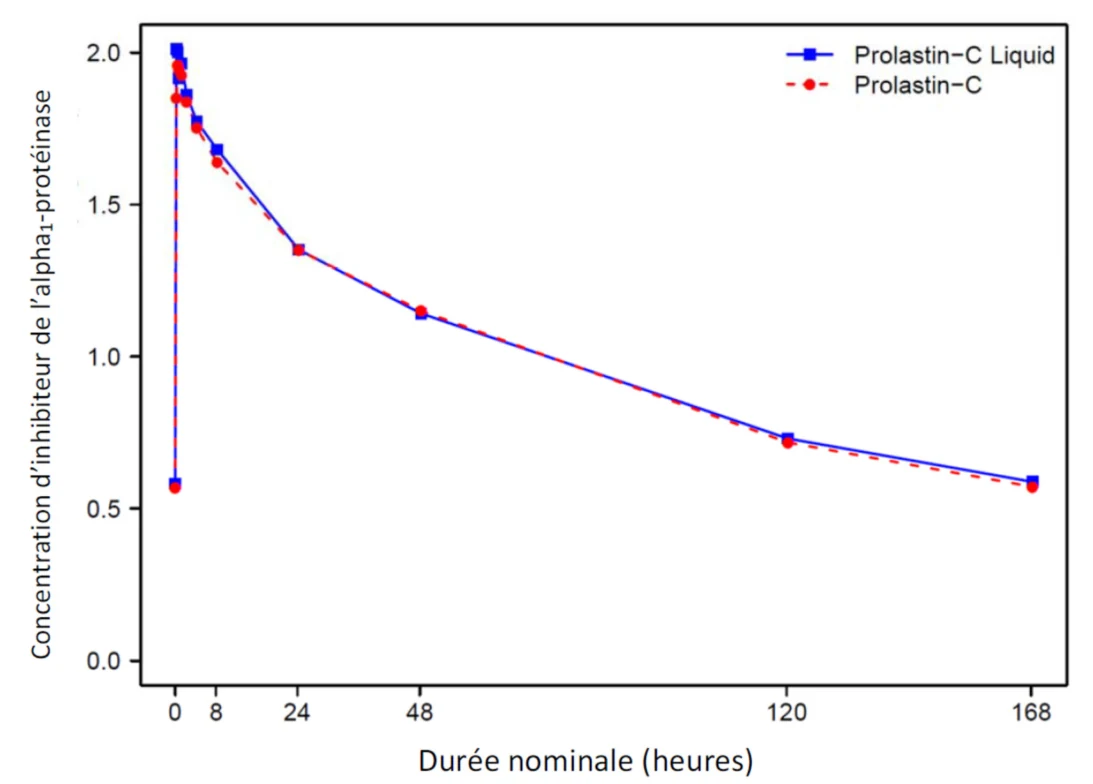
Figure 1 : Courbes de la concentration séro-équivalente moyenne (activité fonctionnelle)
d’inhibiteur de l’alpha1-protéinase en fonction du temps après le traitement par Prolastin®-C LIQUID ou Prolastin®-C
Les nadirs des concentrations sériques à l’état d’équilibre déterminés par dosage du contenu antigénique dans le cadre de l’étude pharmacocinétique ont montré que Prolastin®-C Liquid et Prolastin®-C étaient associés à un nadir de concentration moyen de 17,7 µM et de 16,9 µM, respectivement.
Études sur Prolastin®-C (produit lyophilisé)
Le rapport moyen des moindres carrés géométriques pour Prolastin®-C vs Prolastin® était de 1,03, avec un intervalle de confiance à 90 %, de 0,97 à 1,09. Un rapport si près de 1,0 indique un degré élevé de concordance entre les traitements.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité à dose unique
La toxicité aiguë de l’inhibiteur de l’alpha1-protéinase, administré par voie intraveineuse, a été déterminée chez la souris, le rat et le lapin, puis comparée à celle de son excipient, utilisé comme substance témoin. Chez la souris, à la vitesse de perfusion de 3 mL/min, la DL50 de l’inhibiteur de l’alpha1-protéinase a été de 3750 mg/kg de poids corporel (150 ± 6 mL/kg) et celle de la substance témoin, de plus de 156 mL/kg. Chez le lapin, aucun signe de toxicité n’a été observé avec la dose la plus élevée d’inhibiteur de l’alpha1-protéinase évaluée, soit 517 mg/kg de poids corporel (20,7 mL/kg), laquelle a été perfusée à la vitesse de 6 mL/min. Cependant, dans chacun des deux groupes de trois lapins recevant respectivement les doses de 172 mg/kg de poids corporel et 517 mg/kg de poids corporel d’inhibiteur de l’alpha1-protéinase, un animal est mort pendant la période d’observation. Ces deux morts n’étaient pas liées à l’administration de l’inhibiteur de l’alpha1-protéinase. Trois autres lapins ont reçu l’inhibiteur de l’alpha1-protéinase à raison de517 mg/kg de poids corporel sans qu’aucun signe d’effet indésirable ne se manifeste pendant la période d’observation de 14 jours.
Toxicité à doses répétées
Des lapins ont reçu l’inhibiteur de l’alpha1-protéinase ou son excipient (comme substance témoin) à raison de 227 mg/kg de poids corporel (9,1 mL/kg) administrés par voie intraveineuse à la vitesse de 6 mL/min une fois par jour pendant cinq jours consécutifs. Tous les lapins étudiés ont pris du poids et, au 6e ou au 33e jour de l’étude, il n’y avait pas de différence significative entre le gain pondéral des animaux recevant l’inhibiteur de l’alpha1-protéinase et celui des animaux recevant la substance témoin. On n’a pas constaté d’anomalie hématologique significative au 6e ou au 33e jour de l’étude chez les animaux qui avaient reçu l’inhibiteur de l’alpha1-protéinase pendant cinq jours consécutifs. Une baisse inexpliquée du taux de cholestérol a été observée le 6e jour dans un groupe d’animaux recevant l’inhibiteur de l’alpha1-protéinase, mais ne s’est pas reproduite quand l’étude a été reprise dans un autre groupe. Deux lapins recevant l’inhibiteur de l’alpha1-protéinase sont morts pendant l’étude. Un lapin présentant une diarrhée est mort le 4e jour par suite, croit-on, d’une infection, et l’autre est mort le 27e jour de l’étude (soit trois semaines après la période de perfusion) et l’examen histopathologique n’a pas permis de cerner la cause probable de la mort. Globalement, aucun effet n’a été directement attribué à l’administration de l’inhibiteur de l’alpha1-protéinase par suite de la nécropsie et de l’examen histopathologique effectués au 6e ou au 33e jour de l’étude.
Aucune étude n’a porté sur la toxicité subchronique ou chronique.
Génotoxicité :
Aucune étude n’a porté sur la génotoxicité.
Toxicologie pour la reproduction et le développement :
Aucune étude n’a porté sur la toxicité pour la reproduction.