


Monographie de produit - Quviviq
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISE EN GARDES ET PRÉCAUTIONS, Respiratoire | 11/2024 |
| 7.1.2 Allaitement | 11/2024 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ................................................................................................................... 4
1.2 Personnes âgées .................................................................................................... 4
2 CONTRE‑INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................. 4
4.2 Dose recommandée et modification posologique ................................................ 5
4.5 Dose oubliée .......................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ..................................................................................... 10
7.1.1 Femmes enceintes ........................................................................................... 10
7.1.2 Allaitement ....................................................................................................... 11
7.1.3 Enfants ............................................................................................................. 11
7.1.4 Personnes âgées .............................................................................................. 11
8 EFFETS INDÉSIRABLES .............................................................................................. 11
8.1 Aperçu des effets indésirables ............................................................................. 11
8.2 Effets indésirables observées dans les essais cliniques ....................................... 12
8.3 Effets indésirables peu courants observées au cours des essais cliniques ......... 12
8.5 Effets indésirables observées après la mise en marché ...................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 13
9.2 Aperçu des interactions médicamenteuses......................................................... 13
9.3 Interactions médicament-comportement ........................................................... 13
9.4 Interactions médicament-médicament ............................................................... 13
9.5 Interactions médicament-aliment ....................................................................... 16
9.6 Interactions médicament-plante médicinale ...................................................... 16
9.7 Interactions médicament-tests de laboratoire .................................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 16
10.1 Mode d’action ...................................................................................................... 16
10.2 Pharmacodynamie ............................................................................................... 16
10.3 Pharmacocinétique .............................................................................................. 17
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 19
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 19
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 19
14 ESSAIS CLINIQUES .................................................................................................... 20
14.1 Essais cliniques par indication ............................................................................. 20
14.2 Résultats de l’étude ............................................................................................. 21
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 25
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 26
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
QUVIVIQ (daridorexant) est indiqué pour la prise en charge des patients adultes souffrant d’insomnie, caractérisée par des difficultés d’endormissement et/ou de maintien du sommeil.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de QUVIVIQ dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est nécessaire chez les patients âgés de plus de 65 ans.
2 CONTRE‑INDICATIONS
QUVIVIQ est contre-indiqué chez :
- les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- les patients atteints de narcolepsie.
- les patients prenant en même temps un inhibiteur puissant du CYP3A4.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Effet de l’alimentation : QUVIVIQ peut être pris avec ou sans nourriture, mais l’endormissement peut être retardé s’il est pris avec ou peu après un repas riche en graisses et en calories. Veuillez consulter 9.5 Interactions médicament-aliment.
Administration simultanée d’inhibiteurs du CYP3A4 : La posologie recommandée de QUVIVIQ est de 25 mg lorsqu’il est utilisé avec des inhibiteurs modérés du CYP3A4. L’utilisation concomitante de QUVIVIQ et d’inhibiteurs puissants du CYP3A4 est contre-indiquée. Veuillez consulter 9.2 Aperçu des interactions médicamenteuses, Effet d’autres composés sur la pharmacocinétique du daridorexant et 9.4 Interactions médicament-médicament, Effet d’autres composés sur la pharmacocinétique du daridorexant.
Administration simultanée de dépresseurs du système nerveux central (SNC) : En raison d’effets potentiellement additifs, en cas d’administration simultanée de QUVIVIQ et de médicaments dépresseurs du SNC, des ajustements posologiques de QUVIVIQ et/ou de l’autre (des autres) médicament(s) peuvent être nécessaires, sur la base d’une évaluation clinique. Veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et troubles diurnes et 9.2 Aperçu des interactions médicamenteuses, Agents agissant sur le SNC.
4.2 Dose recommandée et modification posologique
La posologie recommandée de QUVIVIQ pour les adultes est d’un comprimé de 50 mg une fois par nuit, pris par voie orale le soir 30 minutes avant le coucher et au moins 7 heures avant l’heure prévue du réveil.
Certains patients peuvent être traités avec 25 mg une fois par jour, 30 minutes avant le coucher. Veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 9 INTERACTIONS MÉDICAMENTEUSES.
Enfants (< 18 ans) : L’innocuité et l’efficacité de QUVIVIQ dans la population pédiatrique n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est nécessaire chez les patients âgés de plus de 65 ans.
Patients atteints d’insuffisance hépatique : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère. La posologie recommandée de QUVIVIQ est de 25 mg chez les patients atteints d’insuffisance hépatique modérée. QUVIVIQ n’a pas été étudié et n’est pas recommandé chez patients atteints d’insuffisance hépatique sévère. Veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique.
Patients atteints d’insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (y compris sévère). Veuillez consulter 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique.
4.5 Dose oubliée
QUVIVIQ doit être pris dans les 30 minutes précédant le coucher. Si un patient oublie de prendre QUVIVIQ, il ne doit pas le prendre plus tard dans la nuit, sinon il risque de somnoler le matin.
5 SURDOSAGE
L’expérience clinique concernant le surdosage de QUVIVIQ est limitée. Dans les études de pharmacologie clinique, des sujets sains ont reçu des doses uniques allant jusqu’à 200 mg de daridorexant (4 fois la dose recommandée). À des doses suprathérapeutiques, des effets indésirables de somnolence, de faiblesse musculaire, de paralysie du sommeil, de troubles de l’attention, de fatigue, de céphalées et de constipation ont été observés.
En cas de surdosage de QUVIVIQ, il n’existe pas d’antidote spécifique. En cas de surdosage, des soins médicaux généraux symptomatiques et de soutien, ainsi qu’un lavage gastrique immédiat, le cas échéant, doivent être prodigués et les patients doivent être surveillés attentivement. Il est peu probable que la dialyse soit efficace car le daridorexant est fortement lié aux protéines.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés 25 mg de daridorexant (sous forme de 27,02 mg de sel de chlorhydrate) 50 mg de daridorexant (sous forme de 54,04 mg de sel de chlorhydrate) | Croscarmellose sodique Glycérine Hypromellose Oxyde de fer noir Oxyde de fer rouge Oxyde de fer jaune (comprimés de 50 mg uniquement) Stéarate de magnésium Mannitol Cellulose microcristalline Povidone Dioxyde de silicium Talc Dioxyde de titane | ||
- QUVIVIQ 25 mg est un comprimé pelliculé de couleur violet clair, en forme de triangle arrondi, portant l’inscription « 25 » sur une face et « i » (logo Idorsia) sur l’autre.
- QUVIVIQ 50 mg est un comprimé pelliculé de couleur orange clair, en forme de triangle arrondi, portant l’inscription « 50 » sur une face et « i » (logo Idorsia) sur l’autre.
Les comprimés pelliculés de QUVIVIQ sont conditionnés dans des plaquettes alvéolées, avec 1 ou 3 plaquettes de 10 comprimés par carton.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Effets dépresseurs sur le SNC et troubles diurnes
Les hypnotiques, y compris QUVIVIQ, peuvent altérer l’éveil diurne, même lorsqu’ils sont utilisés conformément à la prescription. Les patients doivent être avertis qu’ils ne doivent pas s’engager dans des activités potentiellement dangereuses, conduire des véhicules ou utiliser des machines lourdes, à moins qu’ils ne se sentent complètement alertes.
Les prescripteurs doivent informer les patients du risque de somnolence le lendemain.
La prudence s’impose lors de la prescription de QUVIVIQ en concomitance avec des médicaments dépresseurs du SNC en raison des effets potentiellement additifs, et un ajustement de la posologie de QUVIVIQ ou des dépresseurs du SNC concomitants doit être envisagé. Veuillez consulter 4.1 Considérations posologiques, Administration simultanée de dépresseurs du système nerveux central (SNC) et 9.2 Aperçu des interactions médicamenteuses, Agents agissant sur le SNC.
Il convient de conseiller aux patients de ne pas consommer d’alcool en association avec QUVIVIQ. Veuillez consulter 9.2 Aperçu des interactions médicamenteuses, Alcool.
Paralysie du sommeil, hallucinations et symptômes de type cataplexie
QUVIVIQ peut entraîner une paralysie du sommeil, une incapacité à bouger ou à parler pendant plusieurs minutes lors des transitions entre le sommeil et l’éveil, ainsi que des hallucinations hypnagogiques/hypnopompiques, y compris des perceptions vives et troublantes.
Des symptômes similaires à une cataplexie légère ont été rapportés avec les antagonistes doubles des récepteurs de l’orexine.
Les prescripteurs doivent expliquer la nature de ces événements aux patients lorsqu’ils leur prescrivent QUVIVIQ.
Diagnostic de comorbidité
Les troubles du sommeil peuvent constituer la manifestation apparente d’un trouble médical et/ou psychiatrique. En conséquence, la décision d’entreprendre un traitement symptomatique de l’insomnie doit être prise seulement après une évaluation soignée du patient. L’absence de disparition de l’insomnie après 7 à 10 jours de traitement peut être le signe d’une maladie psychiatrique et/ou médicale primaire qu’il convient d’évaluer. L’aggravation de l’insomnie ou l’apparition de nouvelles anomalies cognitives ou comportementales peut être le résultat d’un trouble psychiatrique ou médical sous-jacent non diagnostiqué et peut apparaître au cours d’un traitement par des médicaments favorisant le sommeil tels que QUVIVIQ.
Comportements complexes liés au sommeil
Des comportements complexes liés au sommeil, comme la « conduite en état de sommeil » (c.-à-d. conduire un véhicule sans être complètement éveillé après la prise d’un hypnotique) et d’autres comportements complexes (par exemple, préparer et manger de la nourriture, passer des appels téléphoniques, quitter la maison ou avoir des relations sexuelles), avec amnésie de l’événement, ont été signalés en association avec l’utilisation d’hypnotiques, tels que QUVIVIQ. Ces événements peuvent survenir chez des personnes n’ayant jamais reçu d’hypnotiques ou chez des personnes ayant déjà reçu des hypnotiques. Même si les comportements complexes liés au sommeil peuvent survenir avec QUVIVIQ utilisé seul à des doses thérapeutiques, la consommation d’alcool ou la prise d’autres dépresseurs du SNC peut augmenter le risque de tels comportements.
Bien que des comportements complexes liés au sommeil aient été signalés chez des patients avec ou sans antécédents de somnambulisme, il est possible que certains patients prédisposés courent un risque accru de présenter ces comportements complexes pendant le traitement par QUVIVIQ. Les patients atteints d’autres troubles connus pour perturber le sommeil et induire des réveils fréquents (par exemple l’apnée du sommeil, troubles des mouvements périodiques des membres, syndrome des jambes sans repos) peuvent également présenter un risque accru de comportements complexes associés au sommeil.
En raison des risques qu’ils présentent pour le patient lui-même et pour son entourage, arrêter immédiatement le traitement par QUVIVIQ si un patient présente un comportement complexe associé au sommeil.
Patients souffrant d’anomalies thyroïdiennes
Dans le cadre des études menées pour confirmer l’efficacité du médicament, environ 9 % des patients présentaient une hypothyroïdie et 0,4 % une hyperthyroïdie. Bien que les symptômes d’insomnie chez ces patients semblent répondre au traitement par QUVIVIQ, les symptômes et les signes d’hypothyroïdie ou d’hyperthyroïdie doivent faire l’objet d’une prise en charge spécialisée.
Dépendance/tolérance
Potentiel d’utilisation non médicinale
L’usage non médical est l’utilisation intentionnelle et non thérapeutique d’un médicament, même une seule fois, pour ses effets psychologiques ou physiologiques souhaitables. Le potentiel d’utilisation non médicale du daridorexant a été évalué sur des modèles non cliniques, chez des consommateurs occasionnels de sédatifs et chez des patients souffrant d’insomnie.
Le daridorexant n’a montré aucun signe indiquant un potentiel de renforcement ou une dépendance physique chez le rat.
Dans une étude de phase 1 menée auprès de 72 consommateurs occasionnels de médicaments sédatifs, l’effet de l’administration d’une dose unique de daridorexant (dose thérapeutique de 50 mg, doses de 100 mg et 150 mg), de zolpidem (30 mg), de suvorexant (150 mg) et d’un placebo sur l’évaluation subjective de « l’attrait du médicament » a été évalué.
À la dose thérapeutique de 50 mg, le daridorexant a présenté un taux plus élevé « d’attrait du médicament » que le placebo, tout en présentant des taux « d’attrait du médicament » inférieurs à ceux du zolpidem (30 mg) et du suvorexant (150 mg). Aux doses suprathérapeutiques de 100 mg et 150 mg, le daridorexant a obtenu des niveaux « d’attrait du médicament » similaires à ceux du zolpidem (30 mg) et du suvorexant (150 mg).
Dans les études cliniques de phase 3 contrôlées versus placebo, au cours desquelles 1 232 patients souffrant d’insomnie ont été traités par QUVIVIQ pendant une période allant jusqu’à 12 mois, il n’y a pas eu d’indication d’utilisation non médicale.
Il convient de faire preuve de prudence lors du traitement de patients ayant des antécédents d’utilisation non médicale de sédatifs.
Dépendance aux médicaments
La dépendance physique résulte d’une adaptation physiologique en réponse à une consommation répétée de drogues, qui se manifeste par des signes et des symptômes de sevrage lors de l’arrêt brutal du traitement.
Dans les études contrôlées d’efficacité et d’innocuité, les effets de sevrage ont été évalués à l’aide du Tyrer Benzodiazepine Withdrawal Symptom Questionnaire (questionnaire sur les symptômes de privation des benzodiazépines) après l’arrêt de QUVIVIQ 10 mg, 25 mg et 50 mg, et à l’aide des rapports d’événements indésirables pendant une période d’élimination du placebo en simple aveugle.
Les essais cliniques menés avec QUVIVIQ chez des patients souffrant d’insomnie n’ont pas mis en évidence de symptômes de sevrage lors de l’arrêt du traitement. Ceci suggère que QUVIVIQ n’entraîne pas de dépendance physique.
Insomnie de rebond
Le potentiel de l’insomnie de rebond a été évalué au cours de la période d’élimination du placebo après 3 mois de traitement par QUVIVIQ lors des études de phase 3, en examinant l’évolution, entre le début de l’étude et la période d’élimination, de la latence au sommeil persistant (LPS), de réveil après le début du sommeil (WASO) et de la durée totale du sommeil rapportée par le patient (sTST). Aucun signe d’insomnie de rebond n’a été observé à l’arrêt du traitement.
Conduite de véhicules et utilisation de machines
Une étude randomisée, à double insu, contrôlée par un placebo et un agent actif, par permutation à quatre voies, a évalué les effets de l’administration nocturne de QUVIVIQ sur les performances de conduite du lendemain matin, à l’aide d’un simulateur de conduite, 9 heures après l’administration, chez des sujets sains âgés de 50 à 79 ans. Les tests ont été effectués après une nuit (dose initiale) et après quatre nuits consécutives de traitement par QUVIVIQ 50 et 100 mg. La zopiclone 7,5 mg a été utilisée comme comparateur actif.
Après l’administration de la première dose, QUVIVIQ a altéré la performance de conduite simulée, mesurée par la déviation standard de la position latérale. L’effet était moins prononcé avec 50 mg qu’avec 100 mg de QUVIVIQ. Pour les deux doses, aucun effet sur la capacité de conduite n’a été détecté après 4 nuits consécutives d’administration. La zopiclone a altéré de manière significative la performance de la conduite simulée aux deux moments.
Les patients doivent être avertis qu’ils ne doivent pas s’engager dans des activités potentiellement dangereuses, conduire des véhicules ou utiliser des machines lourdes, à moins qu’ils ne se sentent complètement alertes.
Hépatique/biliaire/pancréatique
QUVIVIQ n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère. L’utilisation dans cette population n’est pas recommandée. Une modification posologique est recommandée chez les patients présentant une insuffisance hépatique modérée. Veuillez consulter 4.2 Dose recommandée et modification posologique, Patients atteints d’insuffisance hépatique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique.
Psychiatrique
Aggravation de la dépression et des idées suicidaires
Chez des patients souffrant principalement de dépression et traités par des hypnotiques, une aggravation de la dépression et des pensées et actions suicidaires ont été rapportées. Comme pour les autres hypnotiques, QUVIVIQ doit être administré avec prudence chez les patients souffrant de dépression. Le risque de suicide dû à des troubles psychiatriques préexistants demeure, même lorsque l’insomnie du patient s’améliore.
Des cas isolés d’idées suicidaires ont été rapportés dans les essais cliniques de phase 3 (1 cas avec le daridorexant 10 mg, 1 cas avec le daridorexant 25 mg, 1 cas avec le daridorexant 50 mg et 1 cas avec le placebo; les 3 événements rapportés avec le daridorexant concernaient des patients souffrant de troubles psychiatriques préexistants). Des tendances suicidaires peuvent être présentes chez les patients souffrant de dépression et des mesures de protection peuvent être nécessaires.
Respiratoire
Patients dont la fonction respiratoire est compromise
Avant tout traitement de l’insomnie ou conjointement avec celui-ci, des soins médicaux appropriés doivent être prodigués aux patients présentant des troubles respiratoires.
Apnée obstructive du sommeil (AOS)
Dans le cadre d’une étude menée chez des patients souffrant d’un AOS léger ou modéré (indice d’apnée-hypopnée [IAH] de 5 à < 30 événements par heure de sommeil) et n’utilisant pas la VPPC, QUVIVIQ n’a pas augmenté la fréquence des événements d’apnée/hypopnée et n’a pas provoqué de désaturation de l’oxygène.
Séparément, un essai croisé, à deux périodes, contrôlé par placebo, a évalué les effets de QUVIVIQ 50 mg, administré une fois par jour pendant 5 nuits consécutives, sur la fonction respiratoire chez 16 patients souffrant d’AOS sévère (IAH ≥ 30 événements par heure de sommeil; plage étudiée : 30,8─82,2 événements par heure de sommeil) n’utilisant pas la VPPC. Le principal paramètre respiratoire était la différence de traitement (daridorexant - placebo) dans l’IAH pendant la durée totale du sommeil après des doses répétées. Bien que QUVIVIQ 50 mg, administré pendant 5 nuits consécutives, n’ait pas augmenté la fréquence des apnées-hypopnées ni provoqué de désaturation capillaire périphérique en oxygène, les limites de l’étude, telles que la petite taille de l’échantillon et la courte durée du traitement, suggèrent que le potentiel d’effets respiratoires cliniquement significatifs de QUVIVIQ chez les patients souffrant d’AOS sévère ne peut être exclu.
Maladie pulmonaire obstructive chronique (MPOC)
Dans le cadre d’une étude menée chez des patients atteints de MPOC modérée (rapport VEMS/CVF ≤ 70 % et VEMS ≤ 40 % < 80 % de la valeur prédite), QUVIVIQ n’a pas entraîné de désaturation en oxygène. QUVIVIQ n’a pas été étudié chez les patients atteints de MPOC sévère (VEMS < 40 % de la valeur prédite).
La prudence est de mise lors de la prescription de QUVIVIQ à des patients atteints de MPOC sévère.
7.1 Populations particulières
7.1.1 Femmes enceintes
Registre d’exposition pendant la grossesse
Il existe un registre d’exposition pendant la grossesse chez les femmes exposées à QUVIVIQ au cours de leur grossesse. Les femmes enceintes exposées à QUVIVIQ et les prestataires de soins de santé sont encouragés à appeler Idorsia Pharmaceuticals Ltd au numéro 1-833-957-3925.
Résumé des risques
Il n’existe pas de données sur l’utilisation de daridorexant chez la femme enceinte. Les études menées sur les animaux n’ont pas mis en évidence d’effets nocifs en ce qui concerne la toxicité pour la reproduction. Veuillez consulter 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement.
Le daridorexant n’a entraîné aucune toxicité maternelle ou embryo-fœtale lorsqu’il a été administré par voie orale à des rates gravides pendant la période d’organogenèse à des doses de 30, 100 et 300 mg/kg/jour. Ces doses correspondent à des expositions allant jusqu’à 90 fois la dose humaine maximale recommandée (DHMR) sur la base de l’aire sous la courbe (ASC).
Le daridorexant n’a entraîné aucune toxicité maternelle ou embryo-fœtale lorsqu’il a été administré par voie orale à des lapines gravides pendant la période d’organogenèse à des doses de 30, 60 et 120 mg/kg/jour. Ces doses correspondent à des expositions allant jusqu’à 89 fois la DHMR sur la base de l’ASC.
Le daridorexant n’a pas entraîné de toxicité maternelle pertinente ni d’effets délétères sur le développement pré- ou postnatal lorsqu’il a été administré par voie orale à des rats pendant la période de gestation et de lactation à des doses de 50, 100 et 300 mg/kg/jour. Ces doses correspondent à des expositions allant jusqu’à 97 fois la DHMR sur la base de l’ASC.
7.1.2 Allaitement
Les données disponibles provenant d’une étude sur l’allaitement menée auprès de 10 femmes adultes en bonne santé et allaitantes, ayant reçu une dose unique de 50 mg de daridorexant, indiquent que le daridorexant est excrété dans le lait maternel à une fraction de la dose maternelle (0,02 %). Des données relatives à des doses répétées ne sont pas disponibles. Veuillez consulter 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Mères allaitantes.
Aucune donnée n’existe sur les effets de daridorexant sur l’enfant allaité, ni sur les effets sur la production de lait.
Les nourrissons exposés au daridorexant par le lait maternel doivent être surveillés en cas de somnolence excessive. Les avantages de l’allaitement doivent être pris en compte en même temps que les soins médicaux de la mère et tout effet indésirable potentiel de QUVIVIQ sur l’enfant allaité.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de QUVIVIQ dans la population pédiatrique n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. Veuillez consulter 1.1 Enfants et 4.2 Dose recommandée et modification posologique, Enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) :Aucun ajustement posologique n’est nécessaire chez les patients âgés de plus de 65 ans. Sur le nombre total de patients participant aux études cliniques de phase 3 de QUVIVIQ souffrant d’insomnie (N = 1 854), environ 39 % (N = 727) étaient ≥ 65 ans et 5,9 % (N = 110) étaient ≥ 75 ans. Globalement, l’efficacité et l’innocuité de QUVIVIQ ont été similaires chez les patients âgés de moins de 65 ans et chez les patients âgés de ≥ 65 ans.
En raison du risque général de chutes chez les personnes âgées (veuillez consulter 8.2 Effets indésirables observées dans les essais cliniques et 10.2 Pharmacodynamie, Innocuité en milieu de la nuit), QUVIVIQ doit être utilisé avec prudence dans cette population, bien que les études cliniques n’aient pas montré d’augmentation de l’incidence des chutes sous QUVIVIQ par rapport au placebo.
De même, les personnes âgées sont plus exposées aux comorbidités cardiovasculaires et cérébrovasculaires en général. QUVIVIQ doit être utilisé avec prudence chez les personnes âgées présentant un risque plus élevé de comorbidités cardiovasculaires et cérébrovasculaires.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable le plus fréquemment rapporté au cours de la période de traitement à double insu dans les essais cliniques de phase 3 avec QUVIVIQ (rapporté chez au moins 2 % des patients et avec une différence ≥ 1 % par rapport au placebo) a été la céphalée. La majorité des effets indésirables étaient d’intensité légère à modérée. Aucune preuve d’une relation entre la dose et la fréquence ou la gravité des effets indésirables n’a été observée. Les effets indésirables observés chez les patients âgés étaient comparables à ceux observés chez les patients plus jeunes.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de QUVIVIQ a été évaluée dans trois études cliniques de phase 3 contrôlées par placebo (deux études de confirmation de 3 mois de conception identique [étude 1 et étude 2], et une étude d’extension de 9 mois [étude 3]). L’étude 1 portait sur les doses de 50 et 25 mg de QUVIVIQ, tandis que l’étude 2 portait sur les doses de 25 et 10 mg de QUVIVIQ. Au total, 1 847 patients (dont environ 39 % de patients âgés [≥ 65 ans]) ont reçu QUVIVIQ 50 mg (N = 308); 25 mg (N = 618); ou 10 mg (N = 306) ou un placebo (N = 615). Au total, 576 patients ont été traités par QUVIVIQ pendant au moins 6 mois et 331 pendant au moins 12 mois.
Tableau 2 présente les effets indésirables survenus chez au moins 2 % des patients traités par QUVIVIQ et plus fréquemment (≥ 1 %) que chez les patients ayant reçu le placebo dans l’étude 1 et l’étude 2.
Tableau 2 – Effets indésirables rapportés avec une fréquence ≥ 2 % chez les patients traités par
QUVIVIQ et supérieure (≥ 1 %) à celle observée chez les patients traités par placebo lors des essais d’efficacité à 3 mois (étude 1 et étude 2)
| Classe de système d’organes | QUVIVIQ 25 mg* N = 618 (%) | QUVIVIQ 50 mg* N = 308 (%) | Placebo* N = 615 (%) |
| Affections du système nerveux | |||
| Céphalées | 5 | 6 | 4 |
| Somnolence | 3 | 2 | 2 |
| Étourdissements | 2 | 2 | 1 |
| Troubles généraux et anomalies au site d’administration | |||
| Fatigue | 3 | 2 | 1 |
| Affections gastro-intestinales | |||
| Nausées | 1 | 2 | 1 |
* Les taux d’incidence de 50 mg proviennent de l’étude 1, les taux de 25 mg proviennent des données regroupées. Les taux de placebo étaient les mêmes dans l’étude 1 et dans les données regroupées.
Les effets indésirables rapportés au cours d’un traitement de longue durée, jusqu’à 1 an, étaient cohérents avec ceux observés au cours des 3 premiers mois de traitement.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Une paralysie du sommeil a été signalée chez 0,5 % et 0,3 % des patients recevant respectivement 25 mg et 50 mg de daridorexant, alors qu’aucun cas n’a été signalé pour le placebo. Des hallucinations hypnagogiques et hypnopompiques ont été signalées chez 0,6 % des patients recevant 25 mg de daridorexant, alors qu’aucun cas n’a été signalé avec 50 mg de daridorexant ou avec le placebo. Veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Paralysie du sommeil, hallucinations et symptômes de type cataplexie.
8.5 Effets indésirables observées après la mise en marché
Affections du système immunitaire : Hypersensibilité (telle que l’œdème de Quincke, l’éruption cutanée, l’urticaire).
Affections psychiatriques : Rêves anormaux ou cauchemars, comportements complexes liés au sommeil (veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Comportements complexes liés au sommeil).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Agents agissant sur le SNC
La prudence s’impose lors de la prescription de QUVIVIQ en concomitance avec des médicaments dépresseurs du SNC en raison des effets potentiellement additifs, et un ajustement de la posologie de QUVIVIQ ou des dépresseurs du SNC concomitants doit être envisagé. Veuillez consulter 4.2 Dose recommandée et modification posologique et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et troubles diurnes.
Alcool
Il convient de conseiller aux patients de ne pas consommer d’alcool en association avec QUVIVIQ. Veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Effets dépresseurs sur le SNC et troubles diurnes.
Effet d’autres composés sur la pharmacocinétique du daridorexant
Inhibiteurs du CYP3A4
Chez les patients traités par des inhibiteurs modérés du CYP3A4, la dose recommandée de QUVIVIQ est de 25 mg, veuillez consulter 4.1 Considérations posologiques, Administration simultanée d’inhibiteurs du CYP3A4. L’utilisation concomitante de QUVIVIQ et d’inhibiteurs puissants du CYP3A4 (par exemple, itraconazole, clarithromycine, ritonavir) est contre-indiquée. Veuillez consulter 2 CONTRE‑INDICATIONS.
Inducteurs du CYP3A4
L’utilisation concomitante d’un inducteur modéré ou puissant du CYP3A4 diminue substantiellement l’exposition au daridorexant, ce qui peut réduire l’efficacité. Veuillez consulter 9.4 Interactions médicament-médicament, Effet d’autres composés sur la pharmacocinétique du daridorexant.
9.3 Interactions médicament-comportement
Alcool
L’administration simultanée de 50 mg de QUVIVIQ et d’alcool a entraîné des effets additifs sur le rendement psychomoteur.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des études sur les interactions médicamenteuses menées chez des sujets sains.
Tableau 3 – Effet d’autres composés sur la pharmacocinétique du daridorexant
| Composé | Source de | Effet | Commentaire clinique | ||||
| interagissant | preuve | ||||||
Diltiazem (inhibiteur modéré du CYP3A4) | EC | ↑ daridorexant Cmax : ↑ 41% ASC : ↑ 135% | Dose recommandée : 25 mg | ||||
Itraconazole (inhibiteur puissant du CYP3A4) | Modèle PBPK | ↑ daridorexant Cmax : ↑ 40–50% ASC : ↑ 414–791% | Contre-indiqué. Aucune étude clinique n’a été menée avec un inhibiteur puissant du CYP3A4. | ||||
Efavirenz (inducteur modéré du CYP3A4) | EC | ↓ daridorexant Cmax : ↓ 35% ASC : ↓ 61% | L’efficacité peut être réduite. | ||||
Rifampin (inducteur puissant du CYP3A4) | Modèle PBPK | ↓ daridorexant Cmax : ↓ 45–47% ASC : ↓ 73–75% | Non recommandée : L’efficacité peut être considérablement réduite. Aucune étude clinique n’a été menée avec un inducteur puissant du CYP3A4. | ||||
Famotidine (inhibiteur des sécrétions gastriques) | EC | ↔ daridorexant Cmax : ↓ 39% ASC : ↔ | Pas d’ajustement de la dose. | ||||
| Alcool | EC | ↔ daridorexant Cmax : ↓ 4% ASC : ↔ | Pas d’ajustement de la dose (la consommation d’alcool n’est pas recommandée). | ||||
Citalopram (inhibiteur sélectif de la recapture de la sérotonine, à l’état d’équilibre) | EC | ↔ daridorexant Cmax : ↑ 12% ASC : ↑ 10% | Pas d’ajustement de la dose. | ||||
ASC = aire sous la courbe; Cmax = concentration plasmatique maximale observée; EC = essai clinique; PBPK = pharmacocinétique basée sur la physiologie (modélisation); PK = pharmacocinétique; ↑ = augmentation; ↓ = diminution; ↔ = pas de changement.
Tableau 4 – Effet du daridorexant sur la pharmacocinétique d’autres composés
| Composé | Source de | Effet | Commentaire clinique | ||||
| interagissant | preuve | ||||||
Midazolam (substrat sensible du CYP3A4) | EC | Inhibition du CYP3A4 ↑ midazolam Cmax : ↑ 13% ASC : ↑ 42% | Une mise en garde est recommandée pour les substrats du CYP3A4 ayant un index thérapeutique étroit (par exemple, simvastatine à forte dose, tacrolimus). | ||||
Induction du CYP3A4 ↔ midazolam Cmax ↓ 6% ASC↓ 2% | |||||||
Warfarine (substrat sensible du CYP2C9) | EC | ↔ warfarine Cmax :↓ 3% ASC : ↔ | Pas d’ajustement de la dose. | ||||
| Rosuvastatine (substrat BCRP) | EC | ↔ rosuvastatine Cmax ↑ 6% ASC :↔ | Pas d’ajustement de la dose. | ||||
Dabigatran étexilate (substrat sensible de la P-gp) | EC | Inhibition de la P-gp ↑ dabigatran Cmax : ↑ 29% ASC : ↑ 42% | Une mise en garde est recommandée pour les substrats de la P-gp ayant un index thérapeutique étroit (par exemple, la digoxine). | ||||
| Autres substrats de transporteurs de médicaments | Données non cliniques / in vitro | Effet mineur | La prudence est de mise. | ||||
| Alcool | EC | Pas d’interaction pharmacocinétique importante | La consommation d’alcool n’est pas recommandée. | ||||
Citalopram (inhibiteur sélectif de la recapture de la sérotonine) | EC | ↔ citalopram Cmax : ↑ 2% ASC : ↔ | Pas d’ajustement de la dose. | ||||
ASC = aire sous la courbe; BCRP = protéine de résistance au cancer du sein; EC = essai clinique; P-gp = P-glycoprotéine; PK = pharmacocinétique; ↑ = augmentation; ↓ = diminution; ↔ = pas de changement.
Interactions pharmacodynamiques
Citalopram
Aucune interaction pertinente sur les performances psychomotrices n’a été observée lorsque 50 mg de daridorexant ont été administrés en même temps que 20 mg de citalopram chez des sujets sains à l’état d’équilibre.
9.5 Interactions médicament-aliment
Chez des sujets sains, l’alimentation n’a pas eu d’incidence sur l’exposition totale. Le tmax de 50 mg de daridorexant a été retardé de 1,3 h et la Cmax a diminué de 16 % après l’administration d’un repas riche en graisses et en calories. QUVIVIQ peut être pris avec ou sans nourriture, mais l’endormissement peut être retardé s’il est pris avec ou peu après un repas riche en graisses et en calories. Veuillez consulter 4.1 Considérations posologiques.
Les patients traités par QUVIVIQ ne doivent pas consommer de pamplemousse ou de jus de pamplemousse le soir.
Veuillez consulter 2 CONTRE‑INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES.
9.6 Interactions médicament-plante médicinale
L’administration concomitante de QUVIVIQ et d’un inducteur du CYP3A4 tel que le millepertuis n’est pas recommandée. Cela peut entraîner une diminution de l’efficacité de QUVIVIQ. Veuillez consulter 9.4 Interactions médicament-médicament.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le daridorexant est un antagoniste double des récepteurs de l’orexine, agissant à la fois sur les récepteurs de l’orexine 1 et de l’orexine 2 et équipotent sur les deux. Les neuropeptides orexine (orexine A et orexine B) agissent sur les récepteurs de l’orexine pour favoriser l’éveil. Le daridorexant antagonise l’activation des récepteurs de l’orexine par les neuropeptides orexine et, par conséquent, diminue l’état d’éveil, ce qui permet au sommeil de se produire.
10.2 Pharmacodynamie
Proportion des stades du sommeil
Chez les patients souffrant d’insomnie, le daridorexant augmente à la fois le sommeil non paradoxal et le sommeil paradoxal sans modifier la proportion des stades du sommeil, comme l’a montré la polysomnographie.
Électrophysiologie cardiaque
A 4 fois la dose recommandée, 200 mg de daridorexant n’a pas allongé l’intervalle QTc.
Innocuité en milieu de la nuit
L’effet du daridorexant sur l’innocuitéen milieu de la nuit a été évalué dans le cadre d’un essai randomisé, contrôlé par placebo, mené chez 18 sujets adultes (< 65 ans) en bonne santé et 18 sujets âgés (≥ 65 ans) en bonne santé. La stabilité posturale a été évaluée en mesurant le balancement corporel cumulatif sur une période de 2 minutes à l’aide d’un compteur de balancement du corps, environ 5 minutes après un réveil programmé 4 heures après l’administration de 25 ou 50 mg de daridorexant. La capacité à se réveiller en réponse à un stimulus sonore, la mobilité fonctionnelle et la fonction cognitive (mémoire) ont également été évaluées.
Dans le sous-groupe des adultes en bonne santé (< 65 ans), l’administration nocturne de 25 mg et 50 mg de daridorexant a entraîné une augmentation du balancement corporel par rapport au placebo, avec des différences dans la moyenne des moindres carrés (IC à 95 %) de 64,8 mm (16,0, 113,7) et 97,3 mm (48,4, 146,1), respectivement.
Les patients doivent être avertis du risque d’instabilité posturale au milieu de la nuit.
10.3 Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques du daridorexant chez des participants sains
| Cmax (ng/mL) | tmax (h) | t½ (h) | ASC0-24 (ng∙h/mL) | |||||||||||
Dose unique 25 mg | 632 (516, 774) | 1.0 (0.8, 2.5) | 6.1 (4.1, 9.1) | 2 568 (1 612, 4 092) | ||||||||||
| 50 mg | 1 231 (963, 1 576) | 2.0 (0.7, 3.0) | 5.9 (4.8, 7.4) | 6 947 (4 838, 9 976) | ||||||||||
Les données sont des moyennes géométriques (et IC à 95 %) ou, pour le tmax la médiane (et l’intervalle). ASC0-24 = aire sous la courbe de la concentration plasmatique en fonction du temps entre le temps zéro et 24 h; IC = intervalle de confiance; Cmax = concentration plasmatique maximale; t½ = demi-vie terminale; tmax = temps nécessaire pour atteindre la concentration plasmatique maximale.
Absorption
Le daridorexant atteint des concentrations plasmatiques maximales en 1 à 2 heures. La biodisponibilité absolue du daridorexant est de 62 %.
L’exposition plasmatique au daridorexant est proportionnelle à la dose pour des doses allant jusqu’à 50 mg. La concentration maximale est également proportionnelle à la dose en général jusqu’à 50 mg.
Distribution
Le volume de distribution du daridorexant est de 31 L. Le daridorexant est fortement lié (99,7 %) aux protéines plasmatiques. Le rapport sang/plasma est de 0,64.
Métabolisme
Le daridorexant subit un métabolisme important et est principalement métabolisé par le CYP3A4 (89 %). Les autres enzymes CYP n’ont pas d’importance clinique et contribuent individuellement à moins de 3 % de la clairance métabolique. Aucun des principaux métabolites humains M1, M3 et M10 ne contribue à l’effet pharmacologique du médicament.
Élimination
La principale voie d’excrétion est la voie fécale (environ 57 %), suivie de l’urine (environ 28 %). Seules des traces de la substance mère ont été trouvées dans l’urine et les fèces.
La demi-vie terminale du daridorexant est d’environ 8 heures.
Le profil pharmacocinétique du daridorexant après l’administration de doses multiples a montré des paramètres pharmacocinétiques similaires à ceux observés après l’administration d’une dose unique. Aucune accumulation n’a été observée.
La clairance corporelle totale du daridorexant est de 5 L/h.
Populations et états pathologiques particuliers
Âge, sexe, origine ethnique et taille : Aucune différence cliniquement significative dans la pharmacocinétique du daridorexant n’a été détectée en fonction de l’âge, du sexe, de l’origine ethnique ou de la taille. Ces informations sont basées sur une analyse pharmacocinétique d’une population de 1 895 patients dont l’âge moyen (5ème - 95ème percentile) était de 52 (23-74) ans et le poids moyen (5ème - 95ème percentile) de 75 (54-99) kg, avec 60,9 % de femmes et 39,1 % d’hommes. La population comprend 86,7 % de Caucasiens, 2,8 % d’Asiatiques et 9,2 % de Noirs. Les données concernant les patients d’autres groupes ethniques sont insuffisantes.
Insuffisance hépatique : Après l’administration d’une dose unique de 25 mg de QUVIVIQ, les patients atteints d’insuffisance hépatique légère ont eu une exposition similaire au daridorexant non lié par rapport aux sujets sains. Chez les patients atteints d’insuffisance hépatique modérée, l’exposition au daridorexant non lié (ASC) et le t1/2 ont augmenté de 1,6 fois et 2,1 fois, respectivement, par rapport aux sujets sains. Sur la base de ces résultats, il est recommandé d’ajuster la dose chez les patients atteints d’insuffisance hépatique modérée, veuillez consulter 4.2 Dose recommandée et modification posologique, Patients atteints d’insuffisance hépatique. QUVIVIQ n’a pas été étudié et n’est pas recommandé chez les patients atteints d’insuffisance hépatique sévère, veuillez consulter 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique.
Insuffisance rénale : Après l’administration d’une dose unique de 25 mg, les paramètres pharmacocinétiques du daridorexant étaient similaires chez les patients atteints d’insuffisance rénale sévère et chez les sujets sains. Sur la base de ces résultats, QUVIVIQ peut être administré chez les patients présentant un degré quelconque d’insuffisance rénale sans qu’il soit nécessaire d’ajuster la dose. Veuillez consulter 4.2 Dose recommandée et modification posologique, Patients atteints d’insuffisance rénale.
Mères allaitantes : Un essai sur l’allaitement à dose unique a été mené chez 10 femmes adultes en bonne santé allaitant et a confirmé la présence de daridorexant dans le lait maternel. Après l’administration d’une dose de 50 mg à la mère, 87 % de la quantité totale de médicament excrétée dans le lait ont été recueillis dans les premières 24 heures, avec une quantité moyenne de 0,009 mg/jour de daridorexant récupérée. Cela représente 0,02 % de la dose maternelle excrétée dans le lait maternel, ce qui conduit à une dose relative pour le nourrisson (DRN) estimée à 0,22 % (intervalle : 0,13─0,37 %) sur 24 heures. Aucune donnée n’existe sur les effets du daridorexant sur le nourrisson allaité, les effets sur la production de lait ou l’exposition du nourrisson après l’administration répétée de la mère au daridorexant. Veuillez consulter 7.1.2 Allaitement. 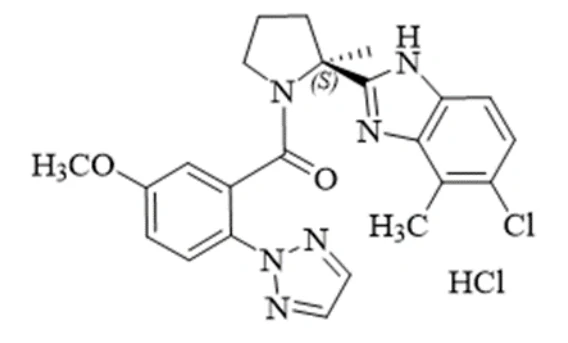
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (entre 15 °C et 30 °C).
Garder hors de la portée et de la vue des enfants.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/commun : chlorhydrate de daridorexant
Nom chimique : Chlorhydrate de [(S)-2-(5-chloro-4-méthyl-1H-benzo[d]imidazol-2-yl)-2-méthylpyrrolidine-1-yl](5-méthoxy-2-(2H-1,2,3-triazol-2-yl)phényl)méthanone
Formule moléculaire : C23H23ClN6O2 (base libre)
C23H23ClN6O2 * HCl (sel de chlorhydrate)
Masse moléculaire : 450,93 g/mol (base libre)
487,38 g/mol (sel de chlorhydrate)
Formule de structure :
Propriétés physicochimiques : Solubilité du chlorhydrate de daridorexant
| Solubilité dans un tampon aqueux (tampon phosphate pH 7,4) | 15 µg/mL |
| Solubilité dans l’eau (pH 2,6) | 173 µg/mL |
Le chlorhydrate de daridorexant est une poudre blanche à jaune clair, très légèrement soluble en milieu acide (pH < 2,6) et pratiquement insoluble dans de l’eau (pH > 6,5).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Gestion de l’insomnie : Deux études de confirmation ont été menées chez des patients répondant aux critères diagnostiques du trouble de l’insomnie selon le Manuel diagnostique et statistique des troubles mentaux, 5e édition (DSM-5®).
Tableau 6 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour l’insomnie
N° d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| Étude 1 | Étude de confirmation de la phase 3, multicentrique, randomisée, à double insu, contrôlée par placebo, en groupes parallèles. | QUVIVIQ 50 mg QUVIVIQ 25 mg Placebo Prise orale d’un comprimé chaque soir Durée Période de traitement de 3 mois contrôlée par placebo, suivie d’une période d’élimination du placebo de 7 jours | Total : 930 50 mg : 310 25 mg : 310 Placebo : 310 | 55,4 ans (18–88) | 67,1 % de femmes et 32,9 % d’hommes | ||
| Étude 2 | Étude de confirmation de la phase 3, multicentrique, randomisée, à double insu, contrôlée par placebo, en groupes parallèles. | QUVIVIQ 25 mg QUVIVIQ 10 mg Placebo Prise orale d’un comprimé chaque soir Durée Période de traitement de 3 mois contrôlée par placebo, suivie d’une période d’élimination du placebo de 7 jours | Total : 924 25 mg : 309 10 mg : 307 Placebo : 308 | 56,7 ans (19-85) | 69,0 % de femmes et 31,0 % d’hommes | ||
Au total, 1 854 patients souffrant d’insomnie selon le DSM-5® ont été randomisés pour recevoir QUVIVIQ ou un placebo une fois par jour, le soir, pendant 3 mois. À la fin de la période de traitement de 3 mois, les deux essais confirmatoires comprenaient une période d’élimination du placebo de 7 jours, à l’issue de laquelle les patients pouvaient participer à une étude d’extension de 9 mois à double insu et contrôlée par placebo (étude 3). Au total, 576 patients ont été traités pendant au moins 6 mois de traitement cumulatif, dont 331 pendant au moins 12 mois.
Dans l’étude 1, l’âge moyen des patients était de 55,4 ans (de 18 à 88 ans), avec 39,1 % de
patients ≥ 65 ans, dont 5,8 % ≥ 75 ans. La majorité était des femmes (67,1 %) et des personnes de race blanche (90,2 %). Dans l’étude 2, l’âge moyen des patients était de 56,7 ans (de 19 à 85 ans), avec 39,3 % de patients ≥ 65 ans, dont 6,1 % ≥ 75 ans. La majorité était des femmes (69,0 %) et des personnes de race blanche (87,8 %).
Les critères d’évaluation primaires de l’efficacité pour les deux études étaient la variation entre les valeurs initiales et le premier et le troisième mois de la LPS (latence au sommeil persistant) et de la WASO (réveil après le début du sommeil), mesurée objectivement par polysomnographie dans un laboratoire de sommeil. La LPS est une mesure de l’induction du sommeil et le WASO est une mesure du maintien du sommeil.
Les critères d’évaluation secondaires inclus dans la hiérarchie des tests statistiques avec contrôle de l’erreur de type 1 étaient le sTST (temps de sommeil total rapporté par le patient), évalué chaque matin à domicile à l’aide d’un questionnaire validé de l’agenda du sommeil.
14.2 Résultats de l’étude
Effet de QUVIVIQ sur l’insomnie
Dans l’étude 1, les doses de 25 et 50 mg de QUVIVIQ ont montré une amélioration statistiquement significative par rapport au placebo sur les paramètres objectifs (WASO, LPS) et subjectifs (sTST) du sommeil, au premier et au troisième mois [Tableau 7].
Dans l’étude 2, QUVIVIQ 25 mg a montré une amélioration statistiquement significative par rapport au placebo sur les paramètres objectifs WASO et subjectifs (sTST) du sommeil au mois 1 et au mois 3 [Tableau 8], mais pas sur la LPS objectif. L’administration de QUVIVIQ 10 mg n’a pas montré d’amélioration statistiquement significative sur la LPS, le WASO ou le sTST au mois 1 ou au mois 3 (données non présentées).
L’efficacité de QUVIVIQ était similaire dans les sous-groupes en fonction de l’âge, du sexe, de l’origine ethnique ou de la taille.
Tableau 7 – Efficacité sur les paramètres du sommeil - Étude 1
50 mg N = 310 | 25 mg N = 310 | Placebo N = 310 | ||
WASO (réveil après le début du sommeil, min) : maintien du sommeil, évalué objectivement par PSG Critère d’évaluation primaire | ||||
| Valeur initiale | Moyenne (écart-type) | 95 (38) | 98 (39) | 103 (41) |
| Mois 1 | Moyenne (écart-type) | 65 (35) | 77 (42) | 92 (42) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -29 [-33, -25] | -18 [-22, -15] | -6 [-10, -2] | |
Différence par rapport au placebo LSM (95% CL) | -23* [-28, -18] | -12* [-17, -7] | ||
| Mois 3 | Moyenne (écart-type) | 65 (39) | 73 (40) | 87 (43) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -29 [-33, -25] | -23 [-27, -19] | -11 [-15, -7] | |
Différence par rapport au placebo LSM (95% CL) | -18* [-24, -13] | -12* [-17, -6] | ||
LPS (latence au sommeil persistant, min) : début du sommeil, évalué objectivement par PSG Critère d’évaluation primaire | ||||
| Valeur initiale | Moyenne (écart-type) | 64 (37) | 67 (39) | 67 (40) |
| Mois 1 | Moyenne (écart-type) | 34 (27) | 38 (32) | 46 (36) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -31 [-35, -28] | -28 [-32, -25] | -20 [-23, -17] | |
Différence par rapport au placebo LSM (95% CL) | -11* [-16, -7] | -8* [-13, -4] | ||
| Mois 3 | Moyenne (écart-type) | 30 (23) | 36 (34) | 43 (34) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -35 [-38, -31] | -31 [-34, -27] | -23 [-26, -20] | |
Différence par rapport au placebo LSM (95% CL) | -12* [-16, -7] | -8* [-12, -3] | ||
sTST (temps de sommeil total subjectif, min) : rapporté par le patient. Critère d’évaluation secondaire | ||||
| Valeur initiale | Moyenne (écart-type) | 313 (58) | 310 (60) | 316 (53) |
| Mois 1 | Moyenne (écart-type) | 358 (74) | 345 (66) | 338 (65) |
Variation par rapport aux valeurs initiales LSM (95% CL) | 44 [38, 49] | 34 [29, 40] | 22 [16, 27] | |
Différence par rapport au placebo LSM (95% CL) | 22* [14, 30] | 13* [5, 20] | ||
| Mois 3 | Moyenne (écart-type) | 372 (79) | 358 (72) | 354 (73) |
Variation par rapport aux valeurs initiales LSM (95% CL) | 58 [51, 64] | 48 [41, 54] | 38 [31, 44] | |
Différence par rapport au placebo LSM (95% CL) | 20* [11, 29] | 10* [1, 19] |
* Doses statistiquement significativement supérieures (p < 0,05) à celles du placebo après contrôle des comparaisons multiples.
CL = limite de confiance; LSM = moyenne des moindres carrés; PSG = polysomnographie; sTST = temps de sommeil total subjectif.
Tableau 8 – Efficacité sur les paramètres du sommeil - Étude 2
25 mg N = 309 | Placebo N = 308 | ||
WASO (réveil après le début du sommeil, min) : maintien du sommeil, évalué objectivement par PSG Critère d’évaluation primaire | |||
| Valeur initiale | Moyenne (écart-type) | 106 (49) | 108 (49) |
| Mois 1 | Moyenne (écart-type) | 80 (44) | 93 (50) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -24 [-28, -20] | -13 [-17, -8] | |
Différence par rapport au placebo LSM (95% CL) | -12* [-18, -6] | ||
| Mois 3 | Moyenne (écart-type) | 80 (49) | 91 (47) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -24 [-29, -19] | -14 [-19, -9] | |
Différence par rapport au placebo LSM (95% CL) | -10* [-17, -4] | ||
LPS (latence au sommeil persistant, min) : début du sommeil, évalué objectivement par PSG Critère d’évaluation primaire | |||
| Valeur initiale | Moyenne (écart-type) | 69 (41) | 72 (46) |
| Mois 1 | Moyenne (écart-type) | 42 (39) | 50 (40) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -26 [-31, -22] | -20 [-24, -16] | |
Différence par rapport au placebo LSM (95% CL) | -6 [-12, -1] | ||
| Mois 3 | Moyenne (écart-type) | 39 (37) | 49 (46) |
Variation par rapport aux valeurs initiales LSM (95% CL) | -29 [-33, -24] | -20 [-24, -15] | |
Différence par rapport au placebo LSM (95% CL) | -9 [-15, -3] | ||
sTST (temps de sommeil total subjectif, min) : rapporté par le patient. Critère d’évaluation secondaire | |||
| Valeur initiale | Moyenne (écart-type) | 308 (53) | 308 (52) |
| Mois 1 | Moyenne (écart-type) | 353 (67) | 336 (63) |
Variation par rapport aux valeurs initiales LSM (95% CL) | 44 [38, 49] | 28 [22, 33] | |
Différence par rapport au placebo LSM (95% CL) | 16* [8, 24] | ||
| Mois 3 | Moyenne (écart-type) | 365 (70) | 347 (65) |
Variation par rapport aux valeurs initiales LSM (95% CL) | 56 [50, 63] | 37 [31, 43] | |
Différence par rapport au placebo LSM (95% CL) | 19* [10, 28] | ||
* Doses statistiquement significativement supérieures (p < 0,05) à celles du placebo après contrôle des comparaisons multiples.
CL = limite de confiance; LSM = moyenne des moindres carrés; PSG = polysomnographie; sTST = temps de sommeil total subjectif.
Les effets de QUVIVIQ à 50 mg sur les paramètres du sommeil ont été observés au mois 1 et ont persisté au mois 3.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Aucun effet indésirable n’a été observé lors des études portant sur la toxicité chronique à doses répétées chez les rats et les chiens à des expositions qui sont respectivement 3,1 fois et 1,9 fois supérieures à l’exposition humaine à la dose maximale recommandée de 50 mg/jour.
Chez les chiens soumis à une stimulation positive pendant le jeu, des épisodes de faiblesse musculaire soudaine, évoquant la cataplexie, ont été observés à partir de la semaine 7 et ne se sont pas reproduits après l’arrêt du traitement. Une dose globale sans effet observé a été établie pour des expositions qui sont 2,5 fois (femmes) et 1,3 fois (hommes) l’exposition humaine à 50 mg/jour.
Génotoxicité :
Le daridorexant n’était pas génotoxique dans l’essai de mutation réverse chez des bactéries in vitro (Ames) ou dans l’essai thymidine kinase sur lymphome de souris in vitro et n’était pas clastogène dans l’essai du micronoyau sur rat in vivo.
Cancérogénicité :
Le daridorexant ne s’est pas révélé oncogène chez les rats traités pendant 2 ans à des doses orales de 15, 50 et 150 mg/kg/jour, ce qui correspond à des expositions allant jusqu’à 3,8 fois la DHMR sur la base de l’ASC. Le daridorexant ne s’est pas révélé oncogène chez les souris Tg-rasH2 traitées pendant 26 semaines à des doses orales de 100, 200 (femelles), 300 (mâles) et 1 000 mg/kg/jour, ce qui correspond à des expositions allant jusqu’à 0,5 fois la DHMR sur la base de l’ASC.
Toxicologie pour la reproduction et le développement :
Le daridorexant n’est pas tératogène et ne présente pas de toxicité embryo-fœtale chez le rat et le lapin.
Le daridorexant n’a eu aucun impact sur la fertilité des mâles jusqu’à la plus forte dose testée de 450 mg/kg/jour chez les rats mâles et aucun impact sur la fertilité des femelles jusqu’à la plus forte dose testée de 300 mg/kg/jour chez les rats femelles. Ces doses sans effet observé correspondent à des expositions 8,3 fois (femmes) et 6,7 fois (hommes) la DHMR.
Phototoxicité :
Le daridorexant n’est pas phototoxique in vitro.
Toxicité juvénile :
Le daridorexant n’a eu aucun effet sur le développement des jeunes rats.